


Charakterystyka produktu leczniczego - Zydelig
1. NAZWA PRODUKTU LECZNICZEGO
Zydelig 100 mg tabletki powlekane
Zydelig 150 mg tabletki powlekane
2. SKŁAD JAKOŚCIOWY I ILOŚCIOWY
Zydelig 100 mg tabletki powlekane
Każda tabletka powlekana zawiera 100 mg idelalizybu.
Substancja pomocnicza o znanym działaniu
Każda tabletka zawiera 0,1 mg żółcieni pomarańczowej FCF (E110) (patrz punkt 4.4).
Zydelig 150 mg tabletki powlekane
Każda tabletka powlekana zawiera 150 mg idelalizybu.
Pełny wykaz substancji pomocniczych, patrz punkt 6.1.
3. POSTAĆ FARMACEUTYCZNA
Tabletka powlekana.
Zydelig 100 mg tabletki powlekane
Pomarańczowa, owalna tabletka powlekana o wymiarach 9,7 mm x 6,0 mm, z wytłoczonym oznakowaniem „GSI” na jednej stronie i „100” na drugiej stronie.
Zydelig 150 mg tabletki powlekane
Różowa, owalna tabletka powlekana o wymiarach 10,0 mm x 6,8 mm, z wytłoczonym oznakowaniem „GSI” na jednej stronie i „150” na drugiej stronie.
4. SZCZEGÓŁOWE DANE KLINICZNE
4.1 Wskazania do stosowania
Produkt Zydelig jest wskazany do stosowania w terapii skojarzonej z rytuksymabem w leczeniu dorosłych pacjentów z przewlekłą białaczką limfocytową (PBL):
- którzy uprzednio otrzymywali co najmniej jedną terapię (patrz punkt 4.4), lub
- jako leczenie pierwszego rzutu w przypadku występowania delecji 17p lub mutacji TP53 u pacjentów, którzy nie kwalifikują się do innych terapii (patrz punkt 4.4).
Produkt Zydelig jest wskazany w monoterapii u dorosłych pacjentów z chłoniakiem grudkowym (ang. Follicular Lymphoma, FL), który jest oporny na dwie wcześniej zastosowane linie leczenia (patrz punkt 4.4).
4.2 Dawkowanie i sposób podawania
Leczenie produktem Zydelig powinno być prowadzone przez lekarza mającego doświadczenie w stosowaniu terapii przeciwnowotworowych.
Dawkowanie
Zalecana dawka to 150 mg idelalizybu dwa razy na dobę. Leczenie należy kontynuować do czasu progresji choroby lub wystąpienia nieakceptowalnej toksyczności.
Jeśli pacjent pominął dawkę produktu Zydelig i upłynęło mniej niż 6 godzin od zwykłej pory przyjmowania dawki, powinien jak najszybciej przyjąć pominiętą dawkę i powrócić do prawidłowego schematu dawkowania. Jeśli pacjent pominął dawkę i upłynęło więcej niż 6 godzin, nie powinien przyjmować pominiętej dawki i powinien po prostu powrócić do zwykłego schematu dawkowania.
Modyfikacja dawki
Zwiększenie aktywności aminotransferaz wątrobowych
Leczenie produktem Zydelig musi być przerwane w przypadku zwiększenia aktywności aminotransferaz do stopnia 3 lub 4 (aminotransferaza alaninowa [AlAT]/aminotransferaza asparaginianowa [AspAT] > 5 razy niż wartość górnej granicy normy [GGN]). Po powrocie wartości do stopnia 1 lub poniżej (AlAT/AspAT ≤ 3 razy niż wartość GGN), można ponownie rozpocząć leczenie w dawce 100 mg dwa razy na dobę.
Jeśli zdarzenie się nie powtórzy, lekarz prowadzący może rozważyć zwiększenie dawki do 150 mg dwa razy na dobę.
Jeśli zdarzenie się powtórzy, leczenie produktem Zydelig musi być przerwane, aż do powrotu wartości aktywności aminotransferaz do stopnia 1 lub poniżej, po czym lekarz prowadzący może rozważyć ponowne rozpoczęcie leczenia od dawki 100 mg dwa razy na dobę (patrz punkty 4.4 i 4.8).
Biegunka i (lub) zapalenie okrężnicy
Leczenie produktem Zydelig musi być przerwane w przypadku biegunki i (lub) zapalenia okrężnicy stopnia 3 lub 4. Jeśli nasilenie biegunki i (lub) zapalenia okrężnicy zmniejszy się do stopnia 1 lub poniżej można ponownie rozpocząć leczenie w dawce 100 mg dwa razy na dobę. Jeśli biegunka i (lub) zapalenie okrężnicy nie wystąpi ponownie, lekarz prowadzący może rozważyć zwiększenie dawki do 150 mg dwa razy na dobę (patrz punkt 4.8).
Zapalenie płuc
Leczenie produktem Zydelig musi być przerwane w przypadku podejrzenia zapalenia płuc. Jeśli zapalenie płuc ustąpiło i wznowienie leczenia jest zalecane, można rozważyć ponowne podanie produktu w dawce 100 mg dwa razy na dobę. W przypadku wystąpienia umiarkowanego lub ciężkiego objawowego zapalenia płuc lub organizującego się zapalenia płuc, należy trwale przerwać leczenie produktem Zydelig (patrz punkty 4.4 i 4.8).
Wysypka
Leczenie produktem Zydelig musi być przerwane w przypadku wysypki stopnia 3 lub 4. Jeśli nasilenie wysypki zmniejszy się do stopnia 1 lub poniżej można ponownie rozpocząć leczenie w dawce 100 mg dwa razy na dobę. Jeśli wysypka nie wystąpi ponownie, lekarz prowadzący może rozważyć zwiększenie dawki do 150 mg dwa razy na dobę (patrz punkt 4.8).
Neutropenia
Leczenie produktem Zydelig należy przerwać u pacjentów z bezwzględną liczbą neutrofili (ANC) poniżej 500 na mm3. ANC należy monitorować co najmniej raz na tydzień aż do uzyskania ANC ≥ 500 na mm3, kiedy można ponownie rozpocząć leczenie w dawce 100 mg dwa razy na dobę (patrz punkt 4.4).
| ANC 1 000 do < 1 500/mm3 | ANC 500 do < 1 000/mm3 | ANC < 500/mm3 |
| Kontynuować podawanie produktu Zydelig. | Kontynuować podawanie produktu Zydelig. Monitorować ANC co najmniej raz na tydzień. | Przerwać podawanie produktu Zydelig. Monitorować ANC co najmniej raz na tydzień aż do uzyskania ANC ≥ 500/mm3, następnie można wznowić podawanie produktu Zydelig w dawce 100 mg dwa razy na dobę. |
Specjalne populacje
Osoby w podeszłym wieku
Nie ma konieczności specjalnego dostosowania dawki u pacjentów w podeszłym wieku - w wieku ≥ 65 lat (patrz punkt 5.2).
Zaburzenia czynności nerek
Nie ma konieczności dostosowania dawki u pacjentów z lekkimi [klirens kreatyniny (CrCl) = 60-80 ml/min], umiarkowanymi (CrCl = 30-59 ml/min) lub ciężkimi (CrCl = 15-29 ml/min) zaburzeniami czynności nerek (patrz punkt 5.2).
Zaburzenia czynności wątroby
Nie ma konieczności dostosowania dawki w przypadku rozpoczynania leczenia produktem Zydelig u pacjentów z lekkimi (stopień A w klasyfikacji Childa-Pugha) lub umiarkowanymi (stopień B w klasyfikacji Childa-Pugha) zaburzeniami czynności wątroby, ale zaleca się wzmożone monitorowanie działań niepożądanych (patrz punkty 4.4 i 5.2).
Brak wystarczających danych do ustalenia zaleceń dotyczących dawkowania u pacjentów z ciężkimi zaburzeniami czynności wątroby. W związku z tym, zalecana jest ostrożność w przypadku podawania produktu Zydelig w tej grupie pacjentów, jak również zaleca się wzmożone monitorowanie działań niepożądanych (patrz punkty 4.4 i 5.2).
Dzieci i młodzież
Nie określono bezpieczeństwa stosowania ani skuteczności produktu leczniczego Zydelig u dzieci w wieku poniżej 18 lat. Dane nie są dostępne.
Sposób podawania
Produkt Zydelig należy przyjmować doustnie. Pacjentów należy poinformować, aby połykali tabletkę w całości. Tabletki powlekanej nie należy żuć ani rozgniatać. Tabletkę powlekaną można przyjmować z pożywieniem lub bez pożywienia (patrz punkt 5.2).
4.3 Przeciwwskazania
Nadwrażliwość na substancję czynną lub na którąkolwiek substancję pomocniczą wymienioną w punkcie 6.1.
4.4 Specjalne ostrzeżenia i środki ostrożności dotyczące stosowania
Ciężkie zakażenia
Leczenia produktem Zydelig nie należy rozpoczynać u pacjentów z jakimikolwiek objawami trwającego układowego zakażenia bakteryjnego, grzybiczego lub wirusowego.
Podczas stosowania idelalizybu występowały ciężkie i zakończone zgonem zakażenia, w tym zakażenia oportunistyczne, takie jak zapalenie płuc wywołane przez Pneumocystis jirovecii (PJP) i zakażenia wirusem cytomegalii (CMV). Z tego powodu, wszystkim pacjentom w czasie leczenia idelalizybem, należy podawać leczenie profilaktyczne PJP i przez okres od 2 do 6 miesięcy po jego przerwaniu. Czas trwania profilaktyki po leczeniu należy określać na podstawie oceny klinicznej i może on uwzględniać czynniki ryzyka po stronie pacjenta, takie jak jednoczesne leczenie kortykosteroidami i długotrwała neutropenia (patrz punkt 4.8).
Pacjentów należy monitorować w czasie leczenia w celu wykrycia objawów przedmiotowych i podmiotowych ze strony układu oddechowego. Należy poinformować pacjentów, aby natychmiast zgłaszali nowe objawy ze strony układu oddechowego.
Zalecane jest regularne kliniczne i laboratoryjne monitorowanie w kierunku zakażenia CMV u pacjentów z dodatnim wynikiem badania serologicznego w kierunku CMV w momencie rozpoczęcia leczenia idelalizybem lub z udokumentowanym w inny sposób zakażeniem CMV w wywiadzie. Należy dokładnie monitorować pacjentów z wiremią CMV bez powiązanych objawów klinicznych zakażenia CMV. U pacjentów z udokumentowaną wiremią CMV i objawami klinicznymi zakażenia CMV należy rozważyć przerwanie podawania idelalizybu aż do ustąpienia zakażenia. W przypadku uznania, że korzyści ze wznowienia podawania idelalizybu przewyższają zagrożenia, należy rozważyć wyprzedzające leczenie CMV.
Po zastosowaniu idealizybu podczas wcześniejszej lub jednoczesnej terapii immunosupresyjnej zgłaszano przypadki postępującej wieloogniskowej leukoencefalopatii (ang. progressive multifocal leukoencephalopathy, PML). U pacjentów z nowymi lub nasilającymi się już istniejącymi objawami przedmiotowymi lub podmiotowym neurologicznymi, poznawczymi lub behawioralnymi w diagnozie różnicowej należy rozważyć PML. W przypadku podejrzenia PML należy wykonać odpowiednie badania diagnostyczne i przerwać leczenie do czasu wykluczenia PML. W razie jakichkolwiek wątpliwości należy rozważyć konsultację neurologiczną oraz przeprowadzenie badań diagnostycznych w celu wykluczenia PML, w tym obrazowanie metodą rezonansu magnetycznego (ang. MRI), najlepiej z kontrastem, badanie płynu mózgowo-rdzeniowego (ang. CSF) na obecność DNA wirusa JC oraz powtórne badania neurologiczne.
Neutropenia
U pacjentów leczonych idelalizybem występowała związana z leczeniem neutropenia stopnia 3. lub 4., w tym gorączka neutropeniczna. U wszystkich pacjentów należy monitorować morfologię krwi co najmniej raz na 2 tygodnie w ciągu pierwszych 6 miesięcy leczenia idelalizybem i co najmniej raz na tydzień u pacjentów z ANC poniżej 1 000 na mm3 (patrz punkt 4.2).
Działanie hepatotoksyczne
W badaniach klinicznych idelalizybu obserwowano zwiększenie aktywności AlAT i AspAT stopnia 3. i 4. (> 5 razy niż wartość GGN). Istnieją też doniesienia o przypadkach uszkodzenia komórek wątroby, w tym niewydolności wątroby. Zwiększenie aktywności aminotransferaz obserwowano zazwyczaj w ciągu pierwszych 12 tygodni leczenia i ustępowało po przerwaniu leczenia (patrz punkt 4.2). Wśród pacjentów, którzy kontynuowali leczenie idelalizybem w mniejszej dawce, u 26% doszło po ponownego zwiększenia aktywności AlAT/AspAT. W przypadku zwiększenia aktywności AlAT/AspAT stopnia 3. lub 4., należy przerwać leczenie produktem Zydelig i monitorować czynność wątroby. Leczenie można kontynuować w mniejszej dawce po osiągnięciu wartości dla stopnia 1. lub poniżej (aktywność AlAT/AspAT ≤ 3 x GGN).
Należy monitorować aktywność AlAT, AspAT i stężenie całkowitej bilirubiny u wszystkich pacjentów co 2 tygodnie w ciągu pierwszych 3 miesięcy leczenia, a następnie zgodnie ze wskazaniem klinicznym. W przypadku zaobserwowania zwiększenia aktywności AlAT i (lub) AspAT stopnia 2 lub powyżej, aktywność AlAT, AspAT i stężenie bilirubiny całkowitej należy monitorować raz na tydzień aż do powrotu wartości do stopnia 1 lub poniżej.
Zaburzenia czynności wątroby
Zalecane jest wzmożone monitorowanie działań niepożądanych pacjentów z zaburzeniami czynności wątroby, ponieważ przewiduje się, że narażenie na lek będzie większe w tej grupie pacjentów - w szczególności wśród pacjentów z ciężkimi zaburzeniami czynności wątroby. Badania kliniczne z idelalizybem nie obejmowały pacjentów z ciężkimi zaburzeniami czynności wątroby. Zalecana jest ostrożność w przypadku podawania produktu Zydelig w tej grupie pacjentów.
Przewlekłe zapalenie wątroby
Nie badano działania idelalizybu u pacjentów z przewlekłym aktywnym zapaleniem wątroby, w tym z wirusowym zapaleniem wątroby. Należy zachować ostrożność w przypadku podawania produktu Zydelig u pacjentów z aktywnym zapaleniem wątroby.
Biegunka i (lub) zapalenie okrężnicy
Przypadki ciężkiego związanego z lekiem zapalenia okrężnicy występowały względnie późno (miesiące) po rozpoczęciu leczenia, czasem z szybko postępującym zaostrzeniem, ale ustępowały w ciągu kilku tygodni po jego przerwaniu i dodatkowym leczeniu objawowym (np. leki przeciwzapalne, takie jak budezonid dojelitowy) (patrz punkt 4.2).
Doświadczenie związane z leczeniem pacjentów z nieswoistym zapaleniem jelit w wywiadzie jest bardzo ograniczone.
Zapalenie płuc i organizujące się zapalenie płuc
Zgłaszano przypadki zapalenia płuc i organizującego się zapalenia płuc (niektóre zakończone zgonem) związane z idelalizybem. W przypadku pacjentów, u których wystąpiły ciężkie choroby płuc, należy przerwać stosowanie idelalizybu i dokonać oceny pacjenta w celu wykrycia etiologii takiej choroby. W przypadku rozpoznania umiarkowanego lub ciężkiego objawowego zapalenia płuc lub organizującego się zapalenia płuc, należy rozpocząć odpowiednie leczenie i trwale przerwać stosowanie idelalizybu.
Ciężkie reakcje skórne
Stosowanie idelalizybu wiązało się z występowaniem zespołu Stevensa-Johnsona, toksycznej nekrolizy naskórka oraz reakcji polekowej z eozynofilią i objawami ogólnymi (zespołu DRESS). Podczas stosowania idelalizybu jednocześnie z innymi produktami leczniczymi powiązanymi z tego typu schorzeniami zgłaszano przypadki zespołu Stevensa-Johnsona i toksycznej nekrolizy naskórka zakończone zgonem. W przypadku podejrzewania zespołu Stevensa-Johnsona, toksycznej nekrolizy naskórka lub zespołu DRESS należy przerwać stosowanie idelalizybu, ocenić stan pacjenta i zastosować odpowiednie leczenie. W przypadku potwierdzenia rozpoznania zespołu Stevensa-Johnsona, toksycznej nekrolizy naskórka lub zespołu DRESS, należy na stałe zakończyć stosowanie idelalizybu.
Induktory CYP3A
Narażenie na idelalizyb może się zmniejszyć podczas jednoczesnego podawania induktorów CYP3A, takich jak ryfampicyna, fenytoina, ziele dziurawca zwyczajnego (Hypericum perforatum) lub karbamazepina. W związku z tym, że zmniejszenie stężenia idelalizybu w osoczu może prowadzić do zmniejszenia jego skuteczności, należy unikać jednoczesnego podawania produktu Zydelig z umiarkowanymi lub silnymi induktorami CYP3A (patrz punkt 4.5).
Substraty CYP3A
Główny metabolit idelalizybu GS-563117 jest silnym inhibitorem CYP3A4. W związku z tym idelalizyb może wchodzić w interakcje z produktami leczniczymi, które są metabolizowane z udziałem CYP3A, co może powodować zwiększenie stężeń takich produktów w surowicy (patrz punkt 4.5). W przypadku jednoczesnego stosowania idelalizybu z innym produktem leczniczym, należy zapoznać się z treścią Charakterystyki Produktu Leczniczego (ChPL) tego produktu, w celu sprawdzenia zaleceń dotyczących jednoczesnego stosowania tego produktu z inhibitorami CYP3A4. Należy unikać jednoczesnego stosowania idelalizybu z substratami CYP3A powodującymi ciężkie i (lub) zagrażające życiu działania niepożądane (np. alfuzosyna, amiodaron, cyzapryd, pimozyd, chinidyna, ergotamina, dihydroergotamina, kwetiapina, lowastatyna, symwastatyna, syldenafil, midazolam, triazolam) i jeśli jest to możliwe należy stosować alternatywne produkty lecznicze, które są mniej wrażliwe na hamowanie CYP3A4.
Kobiety w wieku rozrodczym
Kobiety w wieku rozrodczym muszą stosować wysoce skuteczną metodę antykoncepcji podczas przyjmowania idelalizybu i przez 1 miesiąc po zakończeniu leczenia (patrz punkt 4.6.). Kobiety stosujące hormonalne metody antykoncepcji powinny równocześnie stosować metodę mechaniczną jako drugą metodę antykoncepcji, ponieważ obecnie nie wiadomo czy idelalizyb zmniejsza skuteczność hormonalnych środków antykoncepcyjnych.
Substancje pomocnicze o znanym działaniu
Produkt Zydelig zawiera barwnik azowy żółcień pomarańczową FCF (E110), który może powodować reakcje alergiczne.
Produkt leczniczy zawiera mniej niż 1 mmol sodu (23 mg) na tabletkę, to znaczy produkt uznaje się za „wolny od sodu”.
4.5 Interakcje z innymi produktami leczniczymi i inne rodzaje interakcji
Idelalizyb jest metabolizowany głównie przez oksydazę aldehydową i w mniejszym stopniu przez CYP3A i glukuronidację (UGT1A4). Głównym metabolitem jest GS-563117, który nie jest farmakologicznie czynny. Idelalizyb i GS-563117 są substratami P-gp i BCRP.
Wpływ innych produktów leczniczych na farmakokinetykę idelalizybu
Induktory CYP3A
W badaniu klinicznym interakcji wykazano, że jednoczesne podanie pojedynczej dawki 150 mg idelalizybu z ryfampicyną (silnym induktorem CYP3A) prowadziło do zmniejszenia AUCinf. idelalizybu o ~75%. Należy unikać jednoczesnego podawania produktu Zydelig z umiarkowanymi lub silnymi induktorami CYP3A, takimi jak ryfampicyna, fenytoina, ziele dziurawca zwyczajnego lub karbamazepina, ponieważ może to prowadzić do zmniejszenia skuteczności.
Inhibitory CYP3A i (lub) P-gp
W badaniu klinicznym dotyczącym interakcji wykazano, że jednoczesne podanie pojedynczej dawki 400 mg idelalizybu z 400 mg ketokonazolu (silny inhibitor CYP3A, P-gp i BCRP) raz na dobę prowadziło do zwiększenia Cmax idelalizybu o 26% i zwiększenia AUCinf idelalizybu o 79%. Nie uważa się za konieczne dostosowania dawki początkowej idelalizybu w przypadku podawania go z inhibitorami CYP3A i (lub) P-gp, ale zaleca się wzmożone monitorowanie działań niepożądanych.
Wpływ idelalizybu na farmakokinetykę innych produktów leczniczych
Substraty CYP3A
Główny metabolit idelalizybu GS-563117 jest silnym inhibitorem CYP3A. W badaniu klinicznym dotyczącym interakcji wykazano, że jednoczesne podawanie idelalizybu z midazolamem (wrażliwym substratem CYP3A) prowadziło do zwiększenia Cmax midazolamu o ~140% i zwiększenia AUCinf midazolamu o ~440% z powodu hamowania CYP3A przez GS-563117. Jednoczesne podawanie idelalizybu z substratami CYP3A może zwiększać narażenie ogólnoustrojowe i zwiększać lub przedłużać ich aktywność terapeutyczną i działania niepożądane. Hamowanie CYP3A4 in vitro jest nieodwracalne i w związku z tym przewiduje się, że powrót do prawidłowej aktywności enzymów nastąpi kilka dni po przerwaniu stosowania idelalizybu.
Potencjalne interakcje idelalizybu z jednocześnie stosowanymi produktami leczniczymi, które są substratami CYP3A, wymieniono w tabeli 1 („↑” oznacza wzrost). Przedstawiona lista nie jest ostateczna i ma służyć wyłącznie jako wskazówka. Zawsze należy zapoznać się z treścią ChPL innego produktu w celu sprawdzenia zaleceń dotyczących jednoczesnego stosowania z inhibitorami CYP3A4 (patrz punkt 4.4).
Tabela 1: Interakcje między idelalizybem i innymi produktami leczniczymi, które są substratami CYP3A
| Produkt leczniczy | Przewidywany wpływ idelalizybu na stężenie produktu leczniczego | Zalecenia kliniczne w przypadku jednoczesnego stosowania z idelalizybem |
| ANTAGONIŚCI RECEPTORA ADRENERGICZNEGO ALFA 1 | ||
| Alfuzosyna | ↑ stężenia w surowicy | Nie należy jednocześnie stosować idelalizybu z alfuzosyną. |
| LEKI PRZECIWBÓLOWE | ||
| Fentanyl, alfentanyl, metadon, buprenorfina i (lub) nalokson | ↑ stężenia w surowicy | Zaleca się uważne monitorowanie działań niepożądanych (np. depresja oddechowa, sedacja). |
| LEKI PRZECIWARYTMICZNE | ||
Amiodaron, chinidyna Beprydyl, dyzopiramid, lidokaina | ↑ stężenia w surowicy ↑ stężenia w surowicy | Nie należy jednocześnie stosować idelalizybu z amiodaronem lub chinidyną. Zaleca się monitorowanie kliniczne. |
| LEKI PRZECIWNOWOTWOROWE | ||
Inhibitory kinazy tyrozynowej, takie jak dasatynib i nilotynib, również winkrystyna i winblastyna | ↑ stężenia w surowicy | Zaleca się uważne monitorowanie tolerancji tych leków przeciwnowotworowych. |
| LEKI PRZECIWZAKRZEPOWE | ||
| Warfaryna | ↑ stężenia w surowicy | Zaleca się monitorowanie międzynarodowego współczynnika znormalizowanego (INR) podczas jednoczesnego stosowania idelalizybu i po zakończeniu leczenia idelalizybem. |
| LEKI PRZECIWPADACZKOWE | ||
| Karbamazepina | ↑ stężenia w surowicy | Należy monitorować stężenie przeciwpadaczkowego produktu leczniczego. |
| LEKI PRZECIWDEPRESYJNE | ||
| Trazodon | ↑ stężenia w surowicy | Zaleca się ostrożne dostosowywane dawki leku przeciwdepresyjnego oraz monitorowanie odpowiedzi na lek przeciwdepresyjny. |
| Produkt leczniczy | Przewidywany wpływ idelalizybu na stężenie produktu leczniczego | Zalecenia kliniczne w przypadku jednoczesnego stosowania z idelalizybem |
| LEKI PRZECIW DNIE MOCZANOWEJ | ||
| Kolchicyna | ↑ stężenia w surowicy | Konieczne może być zmniejszenie dawki kolchicyny. Nie należy jednocześnie stosować idelalizybu z kolchicyną u pacjentów z zaburzeniami czynności nerek lub wątroby. |
| LEKI OBNIŻAJĄCE CIŚNIENIE TĘTNICZE KRWI | ||
| Amlodypina, diltiazem, felodypina, nifedypina, nikardypina | ↑ stężenia w surowicy | Zaleca się monitorowanie kliniczne działania terapeutycznego i działań niepożądanych. |
| LEKI PRZECIWZAKAŹNE | ||
| Leki przeciwgrzybicze | ||
| Ketokonazol, itrakonazol, posakonazol, worykonazol | ↑ stężenia w surowicy | Zaleca się monitorowanie kliniczne. |
| Leki stosowane w zakażeniach mykobakteryjnych | ||
| Ryfabutyna | ↑ stężenia w surowicy | Zaleca się wzmożone monitorowanie działań niepożądanych związanych z ryfabutyną, w tym neutropenii i zapalenia błony naczyniowej oka. |
| Inhibitory proteazy HCV | ||
| Boceprewir, telaprewir | ↑ stężenia w surowicy | Zaleca się monitorowanie kliniczne. |
| Antybiotyki makrolidowe | ||
| Klarytromycyna, telitromycyna | ↑ stężenia w surowicy | Nie ma konieczności dostosowywania dawki klarytromycyny u pacjentów z prawidłową czynnością nerek lub z lekkimi zaburzeniami czynności nerek (klirens kreatyniny [CrCl] 60-90 ml/min). Zaleca się monitorowanie kliniczne pacjentów z CrCl < 90 ml/min. W przypadku pacjentów z CrCl < 60 ml/min należy rozważyć inne leczenie przeciwbakteryjne. Zaleca się monitorowanie kliniczne w przypadku stosowania telitromycyny. |
| LEKI PRZECIWPSYCHOTYCZNE I (LUB) NEUROLEPTYKI | ||
| Kwetiapina, pimozyd | ↑ stężenia w surowicy | Nie należy jednocześnie stosować idelalizybu z kwetiapiną lub pimozydem. Można rozważyć alternatywne produkty lecznicze, takie jak olanzapina. |
| ANTAGONIŚCI RECEPTORA ENDOTELINOWEGO | ||
| Bozentan | ↑ stężenia w surowicy | Należy zachować ostrożność, natomiast pacjenci powinni być uważnie monitorowani pod kątem toksyczności związanej z bozentanem. |
| Produkt leczniczy | Przewidywany wpływ idelalizybu na stężenie produktu leczniczego | Zalecenia kliniczne w przypadku jednoczesnego stosowania z idelalizybem |
| ALKALOIDY SPORYSZU | ||
| Ergotamina, dihydroergotamina | ↑ stężenia w surowicy | Nie należy jednocześnie stosować idelalizybu z ergotaminą lub dihydroergotaminą. |
| LEKI POBUDZAJĄCE PERYSTALTYKĘ PRZEWODU POKARMOWEGO | ||
| Cyzapryd | ↑ stężenia w surowicy | Nie należy jednocześnie stosować idelalizybu z cyzaprydem. |
| GLIKOKORTYKOIDY | ||
Wziewne i (lub) donosowe kortykosteroidy: Budezonid, flutykazon Doustny budezonid | ↑ stężenia w surowicy ↑ stężenia w surowicy | Zaleca się monitorowanie kliniczne. Zaleca się monitorowanie kliniczne wzmożonych przedmiotowych i podmiotowych objawów działania kortykosteroidów. |
| INHIBITORY REDUKTAZY HMG-COA | ||
Lowastatyna, symwastatyna Atorwastatyna | ↑ stężenia w surowicy ↑ stężenia w surowicy | Nie należy jednocześnie stosować idelalizybu z lowastatyną lub symwastatyną. Zaleca się monitorowanie kliniczne i można rozważyć zastosowanie mniejszej dawki początkowej atorwastatyny. Można również rozważyć zmianę leku na prawastatynę, rozuwastatynę lub pytawastatynę. |
| LEKI IMMUNOSUPRESYJNE | ||
| Cyklosporyna, syrolimus, takrolimus | ↑ stężenia w surowicy | Zaleca się monitorowanie działania terapeutycznego. |
| WZIEWNY BETA AGONISTA | ||
| Salmeterol | ↑ stężenia w surowicy | Nie zaleca się jednoczesnego stosowania salmeterolu i idelalizybu. Skojarzone stosowanie tych leków może powodować zwiększone ryzyko sercowo-naczyniowych działań niepożądanych związanych z salmeterolem, w tym wydłużenie odstępu QT, palpitacje i tachykardię zatokową. |
| Produkt leczniczy | Przewidywany wpływ idelalizybu na stężenie produktu leczniczego | Zalecenia kliniczne w przypadku jednoczesnego stosowania z idelalizybem |
| INHIBITORY FOSFODIESTERAZY | ||
Syldenafil Tadalafil Syldenafil, tadalafil | ↑ stężenia w surowicy ↑ stężenia w surowicy ↑ stężenia w surowicy | Leczenie tętniczego nadciśnienia płucnego: nie należy jednocześnie stosować idelalizybu z syldenafilem. należy zachować ostrożność, w tym rozważyć zmniejszenie dawki, podczas jednoczesnego stosowania tadalafilu z idelalizybem. Leczenie zaburzeń erekcji: konieczne jest zachowanie szczególnej ostrożności i można rozważyć zmniejszenie dawki przepisując syldenafil lub tadalafil z idelalizybem oraz należy wzmóc monitorowanie działań niepożądanych. |
| LEKI USPOKAJAJĄCE I (LUB) NASENNE | ||
Midazolam (doustny), triazolam Buspiron, klorazepan, diazepam, estazolam, flurazepam, zolpidem | ↑ stężenia w surowicy ↑ stężenia w surowicy | Nie należy jednocześnie stosować idelalizybu z midazolamem (doustnym) lub triazolamem. Zaleca się monitorowanie stężenia leków uspokajających i (lub) nasennych oraz można rozważyć zmniejszenie dawki. |
Substraty CYP2C8
Idelalizyb in vitro zarówno hamował jak i indukował CYP2C8, nie wiadomo jednak czy przekłada się to na działanie in vivo na substraty CYP2C8. Zaleca się zachowanie ostrożności podczas jednoczesnego stosowania produktu Zydelig z produktami leczniczymi o wąskim indeksie terapeutycznym, które są substratami CYP2C8 (paklitaksel).
Substraty enzymów indukowalnych (np. CYP2C9, CYP2C19, CYP2B6 i UGT) Idelalizyb in vitro był induktorem kilku enzymów i nie można wykluczyć ryzyka zmniejszonego narażenia i tym samym zmniejszonej skuteczności substratów enzymów indukowalnych, takich jak CYP2C9, CYP2C19, CYP2B6 i UGT. Zaleca się zachowanie ostrożności podczas jednoczesnego stosowania produktu Zydelig z produktami leczniczymi o wąskim indeksie terapeutycznym, które są substratami tych enzymów (warfaryna, fenytoina, S-mefenytoina).
Substraty BCRP, OATP1B1, OATP1B3 i P-gp
Jednoczesne podawanie dawek wielokrotnych idelalizybu 150 mg dwa razy na dobę zdrowym osobom wiązało się z porównywalnym narażeniem na rozuwastatynę (AUC 90% CI: 87, 121) i digoksynę (AUC 90% CI: 98, 111), wskazując na brak istotnego klinicznie hamowania BCRP, OATP1B1/1B3 lub ogólnoustrojowej P-gp przez idelalizyb. Nie można wykluczyć ryzyka hamowania P-gp w żołądku i jelitach, które mogłoby prowadzić do zwiększonego narażenia na wrażliwe substraty dla jelitowego P-gp, takie jak eteksylan dabigatranu.
Dzieci i młodzież
Badania dotyczące interakcji przeprowadzono wyłącznie u dorosłych.
4.6 Wpływ na płodność, ciążę i laktację
Kobiety w wieku rozrodczym / antykoncepcja
W oparciu o badania na zwierzętach, idelalizyb może powodować uszkodzenie płodu. Kobiety powinny zapobiegać zajściu w ciążę podczas przyjmowania produktu Zydelig i przez 1 miesiąc po zakończeniu leczenia. W związku z tym, kobiety w wieku rozrodczym muszą stosować wysoce skuteczną metodę antykoncepcji podczas przyjmowania produktu Zydelig i przez 1 miesiąc po zakończeniu leczenia. Obecnie nie wiadomo, czy idelalizyb zmniejsza skuteczność hormonalnych środków antykoncepcyjnych i w związku z tym kobiety stosujące hormonalne metody antykoncepcji powinny równocześnie stosować jako drugą metodę antykoncepcji metodę mechaniczną.
Ciąża
Brak danych lub istnieją tylko ograniczone dane dotyczące stosowania idelalizybu u kobiet w okresie ciąży. Badania na zwierzętach wykazały szkodliwy wpływ na reprodukcję (patrz punkt 5.3).
Produkt Zydelig nie jest zalecany do stosowania w okresie ciąży oraz u kobiet w wieku rozrodczym niestosujących skutecznej metody antykoncepcji.
Karmienie piersią
Nie wiadomo, czy idelalizyb i jego metabolity przenikają do mleka ludzkiego.
Nie można wykluczyć zagrożenia dla noworodków/dzieci.
Podczas leczenia produktem Zydelig należy przerwać karmienie piersią.
Płodność
Brak dostępnych danych dotyczących wpływu idelalizybu na płodność u ludzi. Badania na zwierzętach wskazują na potencjalne szkodliwe działanie idelalizybu na płodność i rozwój płodu (patrz punkt 5.3).
4.7 Wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn
Produkt Zydelig nie ma wpływu lub wywiera nieistotny wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn.
4.8 Działania niepożądane
Podsumowanie profilu bezpieczeństwa
W badaniach klinicznych uczestników z hematologicznymi nowotworami złośliwymi, którzy otrzymywali idelalizyb, najczęściej zgłaszanymi działaniami niepożądanymi były: zakażenia (70%), neutropenia (55%), zwiększona aktywność aminotransferaz (53%), biegunka (48%), zwiększone stężenie triglicerydów (47%), gorączka (36%), wysypka (30%) oraz limfocytoza (21%). Najczęściej zgłaszanymi ciężkimi działaniami niepożądanymi (≥ stopnia 3.) były: zakażenia (39%), neutropenia (33%), biegunka/zapalenie okrężnicy (22%), zwiększona aktywność aminotransferaz (15%) oraz limfocytoza (13%).
Tabelaryczne zestawienie działań niepożądanych
Ocena działań niepożądanych jest oparta na dwóch badaniach fazy 3 (badanie 312-0116 i badanie 312-0119) i sześciu badaniach fazy 1 i 2. Badanie 312-0116 było randomizowanym, prowadzonym metodą podwójnie ślepej próby, kontrolowanym placebo badaniem, w którym 110 pacjentów z uprzednio leczoną PBL otrzymywało idelalizyb i rytuksymab. Ponadto 86 pacjentów z tego badania, których przydzielono losowo do otrzymywania placebo i rytuksymabu, w przedłużeniu badania (badanie 312-0117) otrzymywało idelalizyb w monoterapii. Badanie 312-0119 było randomizowanym, kontrolowanym, otwartym badaniem, w którym 173 pacjentów z uprzednio leczoną PBL otrzymywało idelalizyb i ofatumumab. Badania fazy 1 i 2 oceniały bezpieczeństwo stosowania idelalizybu u łącznie 536 pacjentów z hematologicznymi nowotworami złośliwymi, w tym u 400 pacjentów, którzy otrzymywali idelalizyb (wszystkie dawki) w monoterapii i u 136 pacjentów, którzy otrzymywali idelalizyb w skojarzeniu z przeciwciałem monoklonalnym anty-CD20 (rytuksymab lub ofatumumab).
Działania niepożądane zgłaszane podczas stosowania idelalizybu w monoterapii lub w skojarzeniu z przeciwciałami monoklonalnymi anty-CD20 (rytuksymab lub ofatumumab) podano w tabeli 2. Działania niepożądane są wymienione według klasyfikacji układów i narządów i częstości występowania. Częstość występowania określono w następujący sposób: bardzo często (≥ 1/10), często (≥ 1/100 do < 1/10), niezbyt często (≥ 1/1 000 do < 1/100), rzadko (≥ 1/10 000 do < 1/1 000), bardzo rzadko (< 1/10 000) i nieznana (częstość nie może być określona na podstawie dostępnych danych).
Tabela 2: Działania niepożądane zgłaszane w badaniach klinicznych i w okresie po wprowadzeniu do obrotu u pacjentów z hematologicznymi nowotworami złośliwymi, otrzymujących idelalizyb
| Działanie niepożądane | Dowolny stopień | Stopień ≥ 3 | ||
| Zakażenia i zakażenia pasożytnicze | ||||
| Zakażenia (w tym zapalenie płuc wywołane przez Pneumocystis jirovecii i CMV)* | Bardzo często | Bardzo często | ||
| Zaburzenia krwi i układu chłonnego | ||||
| Neutropenia | Bardzo często | Bardzo często | ||
| Limfocytoza** | Bardzo często | Bardzo często | ||
| Zaburzenia układu oddechowego, klatki piersiowej i śródpiersia | ||||
| Zapalenie płuc | Często | Często | ||
| Organizujące się zapalenie płuc**** | Niezbyt często | Niezbyt często | ||
| Zaburzenia żołądka i jelit | ||||
| Biegunka i (lub) zapalenie okrężnicy | Bardzo często | Bardzo często | ||
| Zaburzenia wątroby i dróg żółciowych | ||||
| Zwiększenie aktywności aminotransferaz | Bardzo często | Bardzo często | ||
| Uszkodzenie komórek wątroby | Często | Często | ||
| Zaburzenia skóry i tkanki podskórnej | ||||
| Wysypka*** | Bardzo często | Często | ||
| Zespół Stevensa-Johnsona i toksyczna nekroliza naskórka**** | Rzadko | Rzadko | ||
| Reakcja polekowa z eozynofilią i objawami ogólnymi (zespół DRESS)**** | Częstość nieznana | Częstość nieznana | ||
| Zaburzenia ogólne i stany w miejscu podania | ||||
| Gorączka | Bardzo często | Często | ||
| Badania diagnostyczne | ||||
| Zwiększone stężenie triglicerydów | Bardzo często | Często | ||
* Obejmuje zakażenia oportunistyczne oraz zakażenia bakteryjne i wirusowe, takie jak zapalenie płuc, zapalenie oskrzeli i posocznica.
** Limfocytoza wywołana przez idelalizyb nie powinna być uznana za progresję choroby, jeśli nie ma innych objawów klinicznych (patrz punkt 5.1).
*** Obejmuje zalecaną terminologię: uogólnione złuszczające zapalenie skóry, skórne reakcje polekowe, wysypkę, wysypkę rumieniową, wysypkę uogólnioną, wysypkę plamkową, wysypkę grudkowo-plamkową, wysypkę grudkową, swędzącą wysypkę, wysypkę krostkową, wysypkę pęcherzykową, grudki skórne, plackowate zmiany na skórze i wysypkę złuszczającą.
**** Obserwowane w okresie po wprowadzeniu do obrotu.
Opis wybranych działań niepożądanych
Zakażenia (patrz punkt 4.4)
W badaniach klinicznych idelalizybu obserwowano ogólnie większą częstość występowania zakażeń, w tym zakażeń stopnia 3. i 4., w grupach otrzymujących idelalizyb w porównaniu z grupami kontrolnymi. Najczęściej obserwowano zakażenia układu oddechowego i posocznicę. W wielu przypadkach nie zidentyfikowano patogenu, jednak wśród zidentyfikowanych występowały patogeny konwencjonalne i oportunistyczne, w tym PJP i CMV. Prawie wszystkie przypadki PJP, w tym zakończone zgonem, wystąpiły przy braku profilaktyki PJP. Przypadki PJP były również odnotowywane po zakończeniu leczenia idelalizybem.
Wysypka
Wysypka miała zwykle przebieg lekki do umiarkowanego i prowadziła do przerwania leczenia u 2,1% pacjentów. W badaniach 312-0116/0117 i 312-0119 wysypka (zgłaszana jako uogólnione złuszczające zapalenie skóry, skórne reakcje polekowe, wysypka, wysypka rumieniowa, wysypka uogólniona, wysypka plamkowa, wysypka grudkowo-plamkowa, wysypka grudkowa, swędząca wysypka i wysypka krostkowa, wysypka pęcherzykowa, grudki skórne, plackowate zmiany na skórze) wystąpiła u 31,1% pacjentów, którzy otrzymywali idelalizyb i przeciwciało monoklonalne anty-CD20 (rytuksymab lub ofatumumab) oraz u 8,2%, którzy otrzymywali tylko przeciwciało monoklonalne anty-CD20 (rytuksymab lub ofatumumab). Spośród nich u 5,7% pacjentów otrzymujących idelalizyb i przeciwciało monoklonalne anty-CD20 (rytuksymab lub ofatumumab) oraz u 1,5% otrzymujących tylko przeciwciało monoklonalne anty-CD20 (rytuksymab lub ofatumumab) wystąpiła wysypka stopnia 3, natomiast u żadnego z pacjentów nie wystąpiło działanie niepożądane stopnia 4. Wysypka zwykle ustępowała po zastosowaniu leczenia, (np. sterydów podawanych miejscowo i (lub) doustnie, difenhydraminy), a w ciężkich przypadkach, po przerwaniu leczenia (patrz punkt 5.3, fototoksyczność).
Ciężkie reakcje skórne (patrz punkt 4.4)
Podczas stosowania idelalizybu jednocześnie z innymi produktami leczniczymi (zawierającymi bendamustynę, rytuksymab, allopurynol, amoksycylinę i sulfametoksazol z trimetoprimem) powiązanymi z tego typu schorzeniami, występowały przypadki zespołu Stevensa-Johnsona, toksycznej nekrolizy naskórka i zespołu DRESS. Przypadki zespołu Stevensa-Johnsona lub toksycznej nekrolizy naskórka wystąpiły w pierwszym miesiącu stosowania tego skojarzenia oraz kończyły się zgonem.
Zgłaszanie podejrzewanych działań niepożądanych
Po dopuszczeniu produktu leczniczego do obrotu istotne jest zgłaszanie podejrzewanych działań niepożądanych. Umożliwia to nieprzerwane monitorowanie stosunku korzyści do ryzyka stosowania produktu leczniczego. Osoby należące do fachowego personelu medycznego powinny zgłaszać wszelkie podejrzewane działania niepożądane za pośrednictwem krajowego systemu zgłaszania wymienionego w załączniku V.
4.9 Przedawkowanie
W przypadku przedawkowania konieczne jest monitorowanie pacjenta w celu wykrycia objawów zatrucia (patrz punkt 4.8). Leczenie przedawkowania produktu Zydelig polega na ogólnym leczeniu wspomagającym, w tym monitorowaniu czynności życiowych i obserwacji stanu klinicznego pacjenta.
5. WŁAŚCIWOŚCI FARMAKOLOGICZNE
5.1. Właściwości farmakodynamiczne
Grupa farmakoterapeutyczna: leki przeciwnowotworowe, inhibitory kinaz białkowych, inhibitory 3-kinazy fosfatydyloinozytolu (Pi3K), kod ATC: L01EM01
Mechanizm działania
Idelalizyb hamuje 3-kinazę fosfatydyloinozytolu p110δ (PI3Kδ), która wykazuje nadaktywność w B-komórkowych nowotworach złośliwych i ma podstawowe znaczenie dla wielu szlaków sygnalizacyjnych, które kierują proliferacją, przeżyciem, umiejscowieniem i retencją komórek nowotworowych w tkankach limfoidalnych i szpiku kostnym. Idelalizyb jest wybiórczym inhibitorem wiązania adenozyno-5’-trifosforanu (ATP) z domeną katalityczną PI3Kδ, prowadząc do zahamowania fosforylacji fosfatydyloinozytolu, kluczowego lipidowego wtórnego przekaźnika i zapobieżenia fosforylacji Akt (kinazy białkowej B).
Idelalizyb indukuje apoptozę i hamuje proliferację w liniach komórkowych pochodzących ze złośliwych komórek B i w pierwotnych komórkach nowotworowych. Idelalizyb poprzez zahamowanie przekazywania sygnałów przez receptory chemokin CXCR4 i CXCR5, indukowane odpowiednio przez CXCL12 i CXCL13, hamuje osadzanie i retencję złośliwych komórek B w mikrośrodowisku nowotworu, w tym tkankach limfoidalnych i szpiku kostnym.
W badaniach klinicznych nie ustalono przyczyn rozwoju oporności na leczenie idelalizybem, które miałyby związek z mechanizmem działania. Nie jest planowana dalsza analiza tego zjawiska w bieżących badaniach nad nowotworami wywodzącymi się z komórek B.
Działanie farmakodynamiczne
Elektrokardiografia
Działanie idelalizybu (150 mg i 400 mg) na odstęp QT/QTc oceniano w badaniu krzyżowym (ang. cross-over) z grupą kontrolną otrzymującą placebo i grupą kontrolną otrzymującą inną substancję czynną (moksyfloksacyna 400 mg) z udziałem 40 zdrowych osób. W dawce 2,7-krotnie przekraczającej maksymalną zalecaną dawkę, idelalizyb nie prowadził do wydłużenia odstępu QT/QTc (tj. < 10 ms).
Limfocytoza
Obserwowano przemijające zwiększenie liczby limfocytów (tzn. zwiększenie o ≥ 50% wobec wartości początkowej i powyżej bezwzględnej liczby limfocytów wynoszącej 5 000/mm3) po rozpoczęciu leczenia idelalizybem. Może to wystąpić u około dwóch trzecich pacjentów z PBL leczonych idelalizybem w monoterapii i u jednej czwartej pacjentów z PBL leczonych idelalizybem w terapii skojarzonej. Taka wyodrębniona limfocytoza zaczyna się zwykle w ciągu pierwszych 2 tygodni leczenia idelalizybem i często wiąże się ze zmniejszeniem limfadenopatii. Wystąpienie takiej limfocytozy jest skutkiem działania farmakodynamicznego i nie powinno być uznane za progresję choroby, jeśli nie ma innych objawów klinicznych.
Skuteczność kliniczna w przewlekłej białaczce limfocytowej
Idelalizyb w skojarzeniu z rytuksymabem
Badanie 312-0116 było randomizowanym, prowadzonym metodą podwójnie ślepej próby, kontrolowanym placebo badaniem fazy 3 u 220 pacjentów z uprzednio leczoną PBL, wymagających leczenia, ale uznawanych za niekwalifikujących się do chemioterapii cytotoksycznej. Pacjenci zostali zrandomizowani w stosunku 1:1 do otrzymywania 8 cykli rytuksymabu (pierwszy cykl w dawce 375 mg/m2 powierzchni ciała [pc.], kolejne cykle w dawce 500 mg/m2 pc.) w skojarzeniu z placebo podawanym doustnie dwa razy na dobę lub z idelalizybem 150 mg przyjmowanym dwa razy na dobę do czasu progresji choroby lub wystąpienia nieakceptowalnej toksyczności.
Mediana wieku wynosiła 71 lat (zakres: 47 do 92) z 78,2% pacjentów w wieku powyżej 65 lat; 65,5% to mężczyźni, 90,0% rasy białej; 64,1% w stadium III lub IV według Raia, a 55,9% w stadium C według Bineta. U większości pacjentów występowały niekorzystne cytogenetyczne czynniki prognostyczne: u 43,2% występowała delecja chromosomowa 17p i (lub) mutacja białka supresorowego nowotworów 53 (TP53), a 83,6% miało niezmutowane geny części zmiennej łańcuchów ciężkich immunoglobuliny (ang. Immunoglobulin Heavy Chain Variable region, IGHV). Mediana czasu od rozpoznania PBL do randomizacji wynosiła 8,5 roku. Pacjenci mieli medianę punktacji według skali skumulowanej oceny choroby (ang. Cumulative Illness Rating Scale, CIRS) wynoszącą 8. Mediana liczby wcześniejszych terapii wynosiła 3,0. Prawie wszyscy pacjenci (95,9%) otrzymywali wcześniej przeciwciała monoklonalne anty-CD20. Pierwszorzędowym punktem końcowym był czas przeżycia bez progresji (ang. Progression Free Survival, PFS). Wyniki skuteczności podsumowano w tabelach 3 i 4. Krzywą Kaplana-Meiera dotyczącą PFS przedstawiono na rysunku 1.
W porównaniu z rytuksymabem i placebo, leczenie idelalizybem i rytuksymabem prowadziło do statystycznie i klinicznie istotnej poprawy w samopoczuciu fizycznym, funkcjonowaniu społecznym, sprawności funkcjonalnej, jak również poprawy w ocenie według określonych dla białaczki podskal funkcjonalnej oceny leczenia nowotworów: białaczka (ang. Functional Assessment of Cancer Therapy: Leukaemia, FACT-LEU) oraz do statystycznie i klinicznie istotnej poprawy w zakresie uczucia lęku, depresji i zwykłych czynności mierzonych według skali EuroQoL Five-Dimensions (EQ-5D).
Tabela 3: Wyniki skuteczności uzyskane w badaniu 312-0116
Idelalizyb + R N = 110 | Placebo + R N = 110 | |
PFS Mediana (miesiące) (95% CI) Współczynnik ryzyka (95% CI) Wartość p | 19,4 (12,3; NR) | 6,5 (4,0; 7,3) |
| 0,15 (0,09; 0,24) | ||
| < 0,0001 | ||
ORR* n (%) (95% CI) Iloraz szans (95% CI) Wartość p | 92 (83,6%) (75,4; 90,0) | 17 (15,5%) (9,3; 23,6) |
| 27,76 (13,40; 57,49) | ||
| < 0,0001 | ||
LNR** n/N (%) (95% CI) Iloraz szans (95% CI) Wartość p | 102/106 (96,2%) (90,6; 99,0) | 7/104 (6,7%) (2,7; 13,4) |
| 225,83 (65,56; 777,94) | ||
| < 0,0001 | ||
OS^ Mediana (miesiące) (95% CI) Współczynnik ryzyka (95% CI) Wartość p | NR (NR, NR) | 20,8 (14,8; NR) |
| 0,34 (0,19; 0,60) | ||
| 0,0001 | ||
CI: przedział ufności; R: rytuksymab; n: liczba pacjentów, u których wystąpiła odpowiedź; N: liczba pacjentów w grupie, NR: nieosiągnięte (ang. Not Reached). Analizy PFS, ogólnego wskaźnika odpowiedzi (ang. Overall Response Rate, ORR) i odsetka odpowiedzi w węzłach chłonnych (ang. Lymph Node Response Rate, LNR) były oparte na ocenie niezależnej komisji rewizyjnej (ang. Independent Review Committee, IRC). * ORR zdefiniowane jako proporcja pacjentów, którzy uzyskali odpowiedź całkowitą (ang. Complete Response CR) lub odpowiedź częściowa (ang. Partial Response, PR) w oparciu o kryteria odpowiedzi na leczenie według wytycznych organizacji National Comprehensive Cancer Network (NCCN) (2013) i według Chesona (2012). ** LNR zdefiniowane jako proporcja pacjentów, którzy uzyskali ≥ 50% zmniejszenie sumy iloczynów największych prostopadłych średnic zmian wybranych jako wskaźnikowe. Do analizy tej włączono tylko pacjentów z oceną początkową i ≥ 1 wymierną oceną po punkcie początkowym.
^ analiza całkowitego czasu przeżycia (ang. Overall Survival, OS) obejmuje dane pacjentów, którzy otrzymywali placebo + R w badaniu 312-0116, a następnie otrzymywali idelalizyb w przedłużeniu badania, na podstawie analizy wyników w grupach wyodrębnionych zgodnie z zaplanowanym leczeniem (analiza ITT).
Tabela 4: Podsumowanie PFS i odsetków odpowiedzi we wstępnie ustalonych podgrupach z badania 312-0116
| Idelalizyb + R | Placebo + R | |
Delecja 17p/mutacja TP53 Mediana PFS (miesiące) (95% CI) Współczynnik ryzyka (95% CI) ORR (95% CI) | N = 46 | N = 49 |
| NR (12,3; NR) | 4,0 (3,7; 5,7) | |
| 0,13 (0,07; 0,27) | ||
| 84,8% (71,1; 93,7) | 12,2% (4,6; 24,8) | |
Niezmutowane IGHV Mediana PFS (miesiące) (95% CI) Współczynnik ryzyka (95% CI) ORR (95% CI) | N = 91 | N = 93 |
| 19,4 (13,9; NR) | 5,6 (4,0; 7,2) | |
| 0,14 (0,08; 0,23) | ||
| 82,4% (73,0; 89,6) | 15,1% (8,5; 24,0) | |
Wiek ≥ 65 lat Mediana PFS (miesiące) (95% CI) Współczynnik ryzyka (95% CI) ORR (95% CI) | N = 89 | N = 83 |
| 19,4 (12,3; NR) | 5,7 (4,0; 7,3) | |
| 0,14 (0,08; 0,25) | ||
| 84,3% (75,0; 91,1) | 16,9% (9,5; 26,7) | |
CI: przedział ufności; R: rytuksymab; N: liczba pacjentów w grupie, NR: nieosiągnięte (ang. Not Reached)
Rysunek 1: Krzywa Kaplana-Meiera dotycząca PFS z badania 312-0116 (w grupach pacjentów wyodrębnionych zgodnie z zaplanowanym leczeniem)
Czas (miesiące)
N objętych ryzykiem (zdarzenia)
Idelalizyb + R 110 (0) 101 (3) 93 (7) 73 (9) 59 (14) 31 (19) 20 (21) 9 (24) 7 (24) 4 (24) 1 (25) 0 (25) Placebo + R 110 (0) 84 (21) 48 (38) 29 (46) 20 (53) 9 (63) 4 (67) 1 (69) 0 (70) 0 (70) 0 (70) 0 (70)
Linia ciągła: idelalizyb + R (N = 110); linia przerywana: placebo + R (N = 110)
R: rytuksymab; N: liczba pacjentów w grupie
Analiza PFS była oparta na ocenie IRC. Odnośnie pacjentów z grupy otrzymującej placebo + R, podsumowanie obejmuje dane do pierwszego dawkowania idelalizybu w przedłużeniu badania. 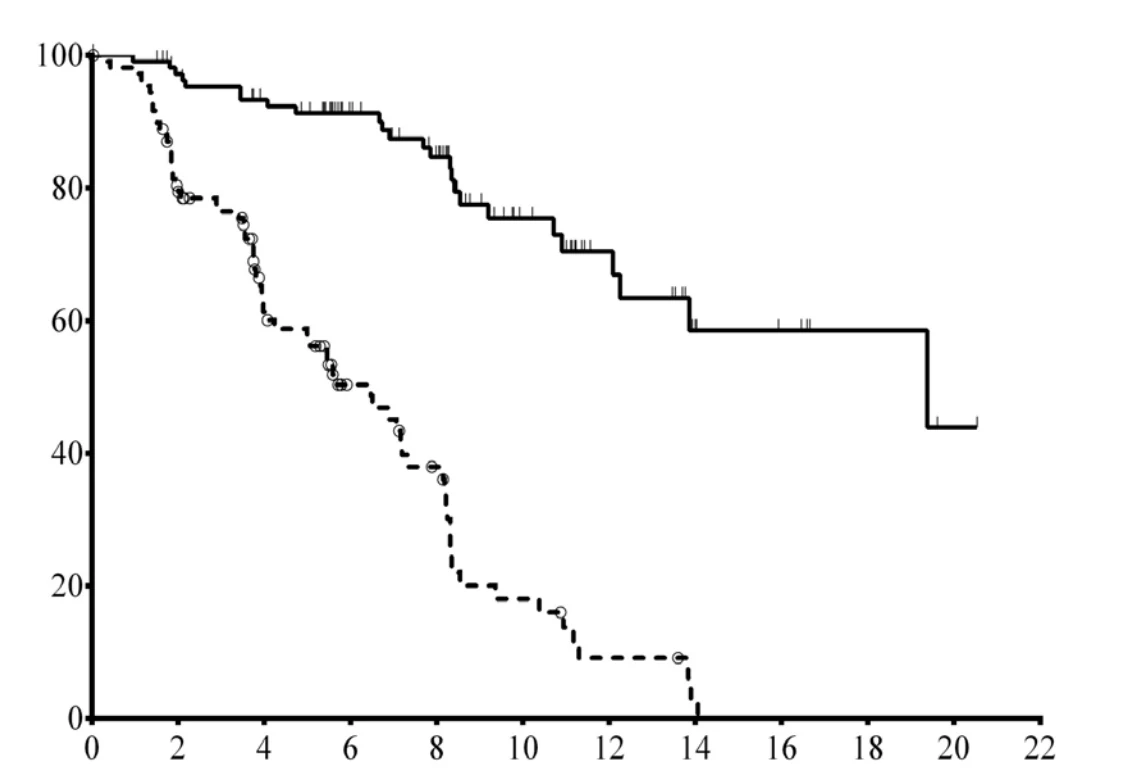
Do badania 101-08/99 włączono 64 pacjentów z uprzednio nieleczoną PBL, w tym 5 pacjentów z chłoniakiem z małych limfocytów (ang. Small Lymphocytic Lymphoma, SLL). Pacjenci otrzymywali idelalizyb 150 mg dwa razy na dobę i rytuksymab 375 mg/m2 pc. co tydzień w 8 dawkach. Wartość ORR wynosiła 96,9%, w tym 12 CR (18,8%) i 50 PR (78,1%), łącznie z 3 CR i 6 PR wśród pacjentów z delecją 17p i(lub) mutacją TP53 oraz 2 CR i 34 PR wśród pacjentów z niezmutowanym IGHV. Nie osiągnięto mediany czasu trwania odpowiedzi na leczenie (ang. Duration Of Response, DOR).
Idelalizyb w skojarzeniu z ofatumumabem
Badanie 312-0119 było randomizowanym, otwartym, wieloośrodkowym, prowadzonym w grupach równoległych badaniem fazy 3 u 261 pacjentów z uprzednio leczoną PBL, z mierzalnym powiększeniem węzłów chłonnych, wymagających leczenia, z progresją PBL < 24 miesiące po zakończeniu ostatniej wcześniejszej terapii. Pacjentów przydzielono losowo w stosunku 2:1 do grupy otrzymującej idelalizyb w dawce 150 mg dwa razy na dobę i 12 infuzji ofatumumabu w ciągu 24 tygodni lub do grupy otrzymującej tylko 12 infuzji ofatumumabu w ciągu 24 tygodni. Pierwszą infuzję ofatumumabu podawano w dawce 300 mg i kontynuowano w dawce 1 000 mg w grupie otrzymującej idelalizyb i ofatumumab lub w dawce 2 000 mg w grupie otrzymującej tylko ofatumumab, łącznie 7 dawek z odstępem cotygodniowym, a następnie 4 dawki z odstępem co 4 tygodnie. Idelalizyb przyjmowano do czasu progresji choroby lub wystąpienia nieakceptowalnej toksyczności.
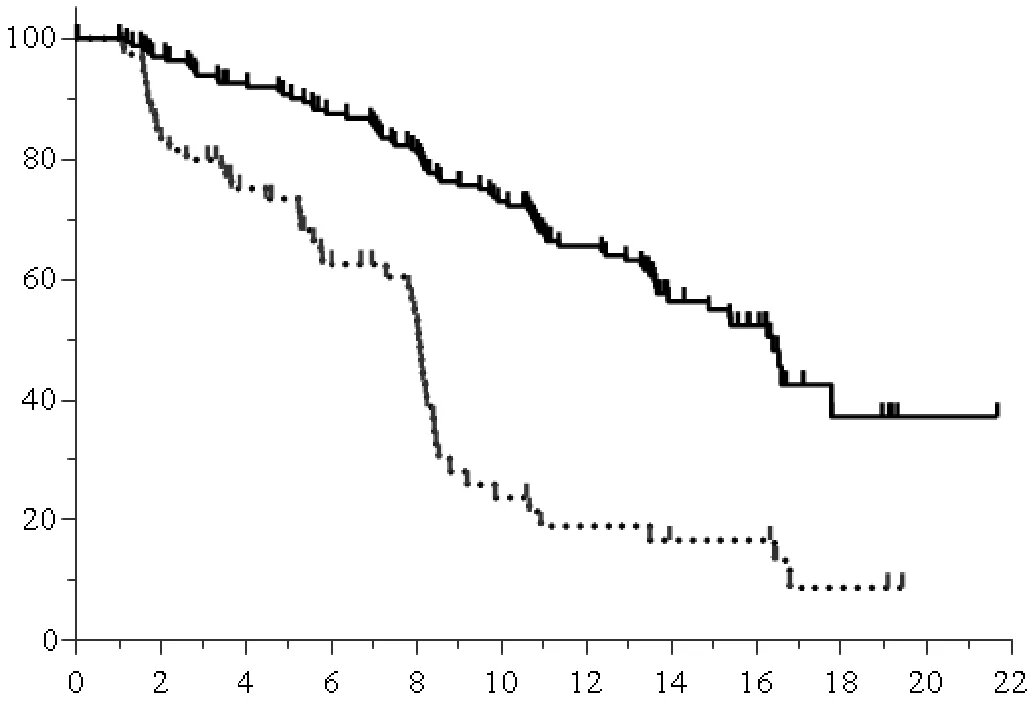
Mediana wieku wynosiła 68 lat (zakres: 61 do 74) z 64,0% pacjentów w wieku powyżej 65 lat; 71,3% to mężczyźni, 84,3% rasy białej; 63,6% w stadium III lub IV według Raia, a 58,2% w stadium C według Bineta. U większości pacjentów występowały niekorzystne cytogenetyczne czynniki prognostyczne: u 39,5% występowała delecja chromosomowa 17p i (lub) mutacja TP53, a 78,5% miało niezmutowane geny IGHV. Mediana czasu od rozpoznania wynosiła 7,7 roku. Pacjenci mieli medianę punktacji według CIRS wynoszącą 4. Mediana liczby wcześniejszych terapii wynosiła 3,0. Pierwszorzędowym punktem końcowym był PFS. Wyniki skuteczności podsumowano w tabelach 5 i 6. Krzywą Kaplana-Meiera dotyczącą PFS przedstawiono na rysunku 2.
Tabela 5: Wyniki skuteczności uzyskane w badaniu 312-0119
Idelalizyb + O N = 174 | Ofatumumab N = 87 | |
PFS Mediana (miesiące) (95% CI) Współczynnik ryzyka (95% CI) Wartość p | 16,3 (13,6; 17,8) | 8,0 (5,7; 8,2) |
| 0,27 (0,19; 0,39) | ||
| < 0,0001 | ||
ORR* n (%) (95% CI) Iloraz szans (95% CI) Wartość p | 131 (75,3%) (68,2; 81,5) | 16 (18,4%) (10,9; 28,1) |
| 15,94 (7,8; 32,58) | ||
| < 0,0001 | ||
LNR** n/N (%) (95% CI) Iloraz szans (95% CI) Wartość p | 153/164 (93,3%) (88,3; 96,6) | 4/81 (4,9%) (1,4; 12,2) |
| 486,96 (97,91; 2 424,85) | ||
| < 0,0001 | ||
OS Mediana (miesiące) (95% CI) Współczynnik ryzyka (95% CI) Wartość p | 20,9 (20,9; NR) | 19,4 (16,9; NR) |
| 0,74 (0,44; 1,25) | ||
| 0,27 | ||
CI: przedział ufności; O: ofatumumab; n: liczba pacjentów, u których wystąpiła odpowiedź; N: liczba pacjentów w grupie; NR: nieosiągnięte (ang. Not Reached). Analizy PFS, ogólnego wskaźnika odpowiedzi (ang. Overall Response Rate, ORR) i odsetka odpowiedzi w węzłach chłonnych (ang. Lymph Node Response Rate, LNR) były oparte na ocenie niezależnej komisji rewizyjnej (ang. Independent Review Committee, IRC). * ORR zdefiniowane jako proporcja pacjentów, którzy uzyskali odpowiedź całkowitą (ang. Complete Response CR) lub odpowiedź częściową (ang. Partial Response, PR) i utrzymywali odpowiedź przez co najmniej 8 tygodni.
** LNR zdefiniowane jako proporcja pacjentów, którzy uzyskali ≥ 50% zmniejszenie sumy iloczynów największych prostopadłych średnic zmian wybranych jako wskaźnikowe. Do analizy tej włączono tylko pacjentów z oceną początkową i ≥ 1 wymierną oceną po punkcie początkowym.
Tabela 6: Podsumowanie PFS i odsetków odpowiedzi we wstępnie ustalonych podgrupach z badania 312-0119
| Idelalizyb + O | Ofatumumab | |
Delecja 17p/mutacja TP53 Mediana PFS (miesiące) (95% CI) Współczynnik ryzyka (95% CI) ORR (95% CI) | N = 70 | N = 33 |
| 13,7 (11,0; 17,8) | 5,8 (4,5; 8,4) | |
| 0,32 (0,18; 0,57) | ||
| 72,9% (60,9; 82,8) | 15,2% (5,1; 31,9) | |
Niezmutowane IGHV Mediana PFS (miesiące) (95% CI) Współczynnik ryzyka (95% CI) ORR (95% CI) | N = 137 | N = 68 |
| 14,9 (12,4; 17,8) | 7,3 (5,3; 8,1) | |
| 0,25 (0,17; 0,38) | ||
| 74,5% (66,3; 81,5) | 13,2% (6,2; 23,6) | |
Wiek ≥ 65 lat Mediana PFS (miesiące) (95% CI) Współczynnik ryzyka (95% CI) ORR (95% CI) | N = 107 | N = 60 |
| 16,4 (13,4; 17,8) | 8,0 (5,6; 8,4) | |
| 0,30 (0,19; 0,47) | ||
| 72,0% (62,5; 80,2) | 18,3% (9,5; 30,4) | |
CI: przedział ufności; O: ofatumumab; N: liczba pacjentów w grupie
Rysunek 2: Krzywa Kaplana-Meiera dotycząca PFS z badania 312-0119 (w grupach pacjentów wyodrębnionych zgodnie z zaplanowanym leczeniem)
Czas (miesiące)
N objętych ryzykiem (zdarzenia)
Idelalizyb + O 174 (0) 162 (6) 151 (13) 140 (22) 129 (31) 110 (45) 82 (57) 44 (67) 37 (70) 7 (76) 1 (76) 0 (76) Ofatumumab 87 (0) 60 (14) 47 (21) 34 (30) 26 (34) 11 (49) 8 (51) 6 (52) 6 (52) 2 (54) 0 (54) 0 (54)
Linia ciągła: idelalizyb + O (N = 174), linia przerywana: ofatumumab (N = 87)
O: ofatumumab; N: liczba pacjentów w grupie
Skuteczność kliniczna w chłoniaku grudkowym
Bezpieczeństwo stosowania i skuteczność idelalizybu oceniano w jednoramiennym, wieloośrodkowym badaniu klinicznym (badanie 101-09) z udziałem 125 pacjentów z B-komórkowym chłoniakiem nieziarniczym o powolnym przebiegu - indolentnym (ang. Indolent non-Hodgkin Lymphoma, iNHL, łącznie z: FL, n = 72; SLL, n = 28; chłoniak
limfoplazmocytowy/makroglobulinemia Waldenströma [ang. Lymphoplasmacytic Lymphoma/Waldenström Macroglobulinaemia, LPL/WM], n = 10; i chłoniak strefy brzeżnej [ang. Marginal Zone Lymphoma, MZL], n = 15). Wszyscy pacjenci byli oporni na leczenie rytuksymabem i 124 z 125 pacjentów było opornych na leczenie co najmniej jednym czynnikiem alkilującym. Na ostatni schemat leczenia przed włączeniem do badania było opornych 112 (89,6%) pacjentów.
Spośród 125 pacjentów włączonych do badania 80 (64%) to mężczyźni, mediana wieku wynosiła 64 lata (zakres: 33 do 87) i 110 (89%) było rasy białej. Pacjenci otrzymywali 150 mg idelalizybu doustnie dwa razy na dobę do czasu potwierdzonej progresji choroby lub wystąpienia nieakceptowalnej toksyczności.
Pierwszorzędowym punktem końcowym było ORR zdefiniowane jako proporcja pacjentów, którzy uzyskali CR lub PR (w oparciu o zaktualizowane kryteria odpowiedzi na leczenie dla chłoniaka, ang. Revised Response Criteria for Malignant Lymphoma [Cheson]), a dla pacjentów z makroglobulinemią Waldenströma odpowiedź minimalna - ang. Minor Response, MR (na podstawie oceny odpowiedzi dla makroglobulinemii Waldenströma, ang. Response Assessment for Waldenström macroglobulinaemia [Owen]). DOR było drugorzędowym punktem końcowym i było zdefiniowane jako czas od pierwszej udokumentowanej odpowiedzi na leczenie (CR, PR lub MR) do pierwszej dokumentacji progresji choroby lub zgonu z jakiejkolwiek przyczyny. Wyniki skuteczności są podsumowane w tabeli 7.
Tabela 7: Podsumowanie danych skuteczności z badania 101-09 (ocena IRC)
| Charakterystyka | Cała kohorta iNHL (N=125) n (%) | Podgrupa FL (N=72) n (%) |
ORR* 95% CI Kategoria odpowiedzi na leczenie*† CR PR | 72 (57,6%) 48,4–66,4 13 (10,4%) 58 (46,4%) | 40 (55,6%) 43,4–67,3 12 (16,7%) 28 (38,9%) |
| Mediana DOR (miesiące) (95% CI) | 12,5 (7,4; 22,4) | 11,8 (6,2; 26,9) |
| Mediana PFS (miesiące) (95% CI) | 11,1 (8,3; 14,0) | 11,0 (8,0; 14,0) |
| Mediana OS (miesiące) (95% CI) | 48,6 (33,9; 71,7) | 61,2 (38,1; NR) |
CI: przedział ufności; n: liczba pacjentów, u których wystąpiła odpowiedź
NR: nieosiągnięte
* Odpowiedź określona przez niezależną komisję rewizyjną (IRC), gdzie ORR = odpowiedź całkowita (CR) + odpowiedź częściowa (PR) + minimalna odpowiedź (MR) u pacjentów z WM.
† W całej kohorcie iNHL 1 pacjent (0,6%) z WM wykazał najlepszą odpowiedź ogólną MR
Mediana wartości DOR dla wszystkich pacjentów wynosiła 12,5 miesiąca (12,5 miesiąca dla pacjentów z SLL, 11,8 miesiąca dla pacjentów z FL, 20,4 miesiąca dla pacjentów z LPL/WM i 18,4 miesiąca dla pacjentów z MZL). Spośród 122 pacjentów z mierzalnymi węzłami chłonnymi w punkcie początkowym i po punkcie początkowym 71 pacjentów (58,2%) uzyskało ≥ 50% zmniejszenie w porównaniu z punktem początkowym sumy iloczynów średnic zmian wybranych jako wskaźnikowe. Spośród 53 pacjentów, którzy nie odpowiedzieli na leczenie, 41 (32,8%) miało stabilną chorobę, 10 (8,0%) miało postępującą chorobę i 2 (1,6%) nie podlegało ocenie. Mediana OS, w tym długoterminowa kontrola dla wszystkich 125 uczestników, wynosiła 48,6 miesiąca. Mediana OS, w tym długoterminowa kontrola dla wszystkich uczestników z FL, wynosiła 61,2 miesiąca.
Dzieci i młodzież
Europejska Agencja Leków uchyliła obowiązek dołączania wyników badań produktu leczniczego idelalizyb we wszystkich podgrupach populacji dzieci i młodzieży w leczeniu nowotworów z dojrzałych komórek B (stosowanie u dzieci i młodzieży, patrz punkt 4.2).
5.2 Właściwości farmakokinetyczne
Wchłanianie
Po podaniu doustnym pojedynczej dawki idelalizybu maksymalne stężenie w osoczu obserwowano po upływie 2 do 4 godzin po podaniu dawki z pożywieniem i po upływie 0,5 do 1,5 godziny po podaniu na czczo.
Po podaniu idelalizybu w dawce 150 mg dwa razy na dobę, średnie wartości (zakres) Cmax i AUC w stanie stacjonarnym wynosiły odpowiednio 1 953 (272; 3 905) ng/ml i 10 439 (2 349; 29 315) ng•h/ml dla idelalizybu i 4 039 (669; 10 897) ng/ml i 39 744 (6 002; 119 770) ng•h/ml dla GS-563117. Narażenie na idelalizyb w osoczu (Cmax i AUC) jest mniej więcej proporcjonalne do dawki w zakresie od 50 mg do 100 mg i mniej niż proporcjonalne do dawki większej niż 100 mg.
Wpływ pożywienia
W porównaniu z podaniem na czczo, podanie idelalizybu w postaci kapsułki z wczesnej fazy programu rozwoju produktu leczniczego z pożywieniem o dużej zawartości tłuszczów, nie prowadziło do zmiany Cmax, lecz do 36% zwiększenia średniego AUCinf. Idelalizyb można podawać niezależnie od przyjmowania pożywienia.
Dystrybucja
Idelalizyb wiąże się w 93% do 94% z białkami osocza ludzkiego w stężeniach obserwowanych klinicznie. Stosunek średniego stężenia w osoczu do stężenia we krwi wynosił około 0,5. Pozorna objętość dystrybucji dla idelalizybu (średnia) wynosiła około 96 l.
Metabolizm
Idelalizyb jest metabolizowany głównie przez oksydazę aldehydową i w mniejszym stopniu przez CYP3A i UGT1A4. Główny i jedyny krążący we krwi metabolit GS-563117 jest nieaktywny wobec PI3Kδ.
Eliminacja
Okres półtrwania idelalizybu w końcowej fazie eliminacji wynosił 8,2 (zakres: 1,9; 37,2) godziny, a pozorny klirens idelalizybu wynosił 14,9 (zakres: 5,1; 63,8) l/h po podaniu doustnym w dawce 150 mg dwa razy na dobę. Po podaniu pojedynczej dawki doustnej 150 mg znakowanego [14C] idelalizybu około 78% było wydalone z kałem i 15% z moczem. Niezmieniony idelalizyb stanowił 23% całkowitej radioaktywności stwierdzonej w moczu w ciągu 48 godzin i 12% całkowitej radioaktywności stwierdzonej w kale w ciągu 144 godzin.
Dane dotyczące interakcji in vitro
Dane in vitro wskazują na to, że idelalizyb nie jest inhibitorem enzymów metabolizujących CYP1A2, CYP2B6, CYP2C9, CYP2C19, CYP2D6, CYP3A lub UGT1A1 lub transporterów OAT1, OAT3 lub OCT2.
GS-563117 nie jest inhibitorem enzymów metabolizujących CYP1A2, CYP2B6, CYP2C8, CYP2C9, CYP2C19, CYP2D6 lub UGT1A1 lub transporterów P-gp, BCRP, OATP1B1, OATP1B3, OAT1, OAT3 lub OCT2.
Specjalne grupy pacjentów
Płeć i rasa
Analiza populacyjna farmakokinetyki wykazała, że płeć i rasa nie miały klinicznie istotnego wpływu na narażenie na idelalizyb lub GS-563117.
Osoby w podeszłym wieku
Analiza populacyjna farmakokinetyki, porównująca pacjentów w podeszłym wieku (w wieku 65 lat i starszych) z młodszymi pacjentami, wykazała, że wiek nie miał klinicznie istotnego wpływu na narażenie na idelalizyb lub GS-563117.
Zaburzenia czynności nerek
Przeprowadzono badanie farmakokinetyki i bezpieczeństwa stosowania idelalizybu z udziałem zdrowych osób i osób z ciężkimi zaburzeniami czynności nerek (oszacowany CrCl od 15 do 29 ml/min). Po podaniu pojedynczej dawki 150 mg nie zaobserwowano istotnych klinicznie zmian narażenia na idelalizyb lub GS-563117 u osób z ciężkimi zaburzeniami czynności nerek, w porównaniu z osobami zdrowymi.
Zaburzenia czynności wątroby
Przeprowadzono badanie farmakokinetyki i bezpieczeństwa stosowania idelalizybu z udziałem zdrowych osób i osób z umiarkowanymi (stopień B w klasyfikacji Childa-Pugha) lub z ciężkimi zaburzeniami czynności wątroby (stopień C w klasyfikacji Childa-Pugha). Po podaniu pojedynczej dawki 150 mg, wartość AUC idelalizybu (wartość całkowita, tj. związanego i niezwiązanego idelalizybu) była o ~60% większa u osób z umiarkowanymi i ciężkimi zaburzeniami czynności wątroby, w porównaniu do takich osób z grupy kontrolnej. Wartość AUC idelalizybu (niezwiązanego) po uwzględnieniu różnic w wiązaniu białek, była o ~80% (1,8 razy) większa u osób z umiarkowanymi i o ~152% (2,5 razy) większa u osób z ciężkimi zaburzeniami czynności wątroby, w porównaniu do takich osób z grupy kontrolnej.
Dzieci i młodzież
Nie określono farmakokinetyki idelalizybu u dzieci i młodzieży (patrz punkt 4.2).
5.3. Przedkliniczne dane o bezpieczeństwie
Toksyczność po podaniu wielokrotnym
Idelalizyb powodował zmniejszenie liczby limfocytów w śledzionie, grasicy, węzłach chłonnych i tkance limfatycznej przewodu pokarmowego. Ogólnie, w większym stopniu dotyczyło to obszarów zależnych od limfocytów B niż obszarów zależnych od limfocytów T. U szczurów idelalizyb może hamować odpowiedzi przeciwciała zależnego od limfocytów T. Idelalizyb nie hamował jednak normalnej odpowiedzi gospodarza na Staphylococcus aureus oraz nie nasilał działania mielosupresyjnego cyklofosfamidu. Nie uważa się, by idelalizyb miał szerokie działanie immunosupresyjne.
Idelalizyb indukował zmiany zapalne zarówno u szczurów jak i u psów. W badaniach na szczurach i psach trwających do 4 tygodni, obserwowano martwicę wątroby przy odpowiednio 7 i 5-krotności narażenia człowieka, na podstawie AUC. Zwiększenie aktywności aminotransferaz w surowicy było powiązane z martwicą wątroby u psów, ale nie było obserwowane u szczurów. Nie obserwowano zaburzeń czynności wątroby ani przewlekłego zwiększenia aktywności aminotransferaz u szczurów i psów w badaniach 13-tygodniowych i dłuższych.
Genotoksyczność
Idelalizyb nie indukował mutacji w teście mutagenności bakteryjnej (teście Amesa), nie wykazywał działania klastogennego w teście aberracji chromosowej in vitro przy użyciu limfocytów z ludzkiej krwi obwodowej ani nie wykazywał działania genotoksycznego w teście mikrojądrowym in vivo u szczura.
Rakotwórczość
Potencjał rakotwórczy idelalizybu poddano ocenie w 26-tygodniowym badaniu przeprowadzonym na transgenicznych myszach RasH2 oraz w 2-letnim badaniu przeprowadzonym na szczurach. Idelalizyb nie miał działania rakotwórczego u myszy po ekspozycji do 1,4/7,9 (samce/samice) razy większej w porównaniu z ekspozycją u pacjentów z nowotworami hematologicznymi, którym podawano zalecaną dawkę 150 mg dwa razy na dobę. Związane z dawką zwiększenie częstości występowania guzów z wysp trzustki zaobserwowano u niewielkiej liczby samców szczurów po ekspozycji do 0,4 razy większej w porównaniu z ekspozycją u człowieka po zalecanej dawce; podobnych wyników nie zaobserwowano u samic szczurów, u których margines ekspozycji wynosił 0,62 raza.
Szkodliwy wpływ na reprodukcję i rozwój
W badaniu rozwoju zarodkowego i płodowego na szczurach obserwowano zwiększenie liczby poronień po zagnieżdżeniu, wady rozwojowe (brak kręgów ogonowych i w niektórych przypadkach również kręgów krzyżowych), zmiany kośćca i mniejszą masę płodów. Wady rozwojowe obserwowano przy narażeniu równym 12-krotności narażenia człowieka i większym, na podstawie AUC. Nie badano wpływu na rozwój zarodkowy i płodowy drugiego gatunku.
Obserwowano degenerację kanalików nasiennych w jądrach w 2- do 13-tygodniowych badaniach z podaniem wielokrotnym u psów i szczurów, czego nie obserwowano w przypadku badań 26-tygodniowych i dłuższych. W badaniu płodności samców szczurów obserwowano zmniejszenie masy najądrzy i jąder, ale nie obserwowano działań niepożądanych wpływających na krycie lub płodność ani na degenerację lub zanik spermatogenezy. Płodność samic szczurów pozostawała bez zmian.
Fototoksyczność
Ocena potencjalnego fototoksycznego działania idelalizybu przeprowadzona na linii komórkowej mysich embrionalnych fibroblastów BALB/c 3T3 była niejednoznaczna, ze względu na cytotoksyczność w badaniach in vitro. Główny metabolit GS-563117 może zwiększać fototoksyczność, kiedy komórki są równocześnie wystawione na działanie promieniowania UVA. Istnieje potencjalne ryzyko, że idelalizyb za pośrednictwem swojego głównego metabolitu GS-563117, może powodować fototoksyczność u pacjentów poddawanych leczeniu.
6. DANE FARMACEUTYCZNE
6.1 Wykaz substancji pomocniczych
Rdzeń tabletki
Celuloza mikrokrystaliczna
Hydroksypropyloceluloza (E463)
Kroskarmeloza sodowa
Karboksymetyloskrobia sodowa
Magnezu stearynian
Otoczka
Poli(alkohol winylowy) (E1203)
Makrogol (E1521)
Tytanu dwutlenek (E171)
Talk (E553B)
Żółcień pomarańczowa FCF (E110) (tylko Zydelig 100 mg tabletki powlekane) Żelaza tlenek czerwony (E172) (tylko Zydelig 150 mg tabletki powlekane)
6.2 Niezgodności farmaceutyczne
Nie dotyczy.
6.3 Okres ważności
5 lat.
6.4 Specjalne środki ostrożności podczas przechowywania
Brak specjalnych zaleceń dotyczących przechowywania produktu leczniczego.
6.5 Rodzaj i zawartość opakowania
Butelka z polietylenu wysokiej gęstości (HDPE) z polipropylenowym zamknięciem zabezpieczającym przed dostępem dzieci, zawierająca 60 tabletek powlekanych i watę poliestrową.
W każdym tekturowym pudełku znajduje się 1 butelka.
6.6 Specjalne środki ostrożności dotyczące usuwania
Wszelkie niewykorzystane resztki produktu leczniczego lub jego odpady należy usunąć zgodnie z lokalnymi przepisami.
7. PODMIOT ODPOWIEDZIALNY POSIADAJĄCY POZWOLENIE NA DOPUSZCZENIE DO OBROTU
Gilead Sciences Ireland UC
Carrigtohill
County Cork, T45 DP77
Irlandia
8. NUMER POZWOLENIA NA DOPUSZCZENIE DO OBROTU
EU/1/14/938/001
EU/1/14/938/002
9. DATA WYDANIA PIERWSZEGO POZWOLENIA NA DOPUSZCZENIE DO OBROTU
I DATA PRZEDŁUŻENIA POZWOLENIA
Data wydania pierwszego pozwolenia na dopuszczenie do obrotu: 18 września 2014 Data ostatniego przedłużenia pozwolenia:
10. DATA ZATWIERDZENIA LUB CZĘŚCIOWEJ ZMIANY TEKSTU
CHARAKTERYSTYKI PRODUKTU LECZNICZEGO
Szczegółowe informacje o tym produkcie leczniczym są dostępne na stronie internetowej Europejskiej Agencji Leków https://www.ema.europa.eu.
Więcej informacji o leku Zydelig