


Charakterystyka produktu leczniczego - Eribulin Baxter
1. NAZWA PRODUKTU LECZNICZEGO
Eribulin Baxter 0,44 mg/ml roztwór do wstrzykiwań
2. SKŁAD JAKOŚCIOWY I ILOŚCIOWY
Jeden ml zawiera 0,5 mg erybuliny mezylanu w ilości odpowiadającej 0,44 mg erybuliny. Każda fiolka o pojemności 2 ml zawiera 1,0 mg erybuliny mezylanu w ilości odpowiadającej 0,88 mg erybuliny.
Substancja pomocnicza/substancje pomocnicze o znanym działaniu:
Każda fiolka o pojemności 2 ml zawiera 78,9 mg (0,1 ml) bezwodnego etanolu.
Pełny wykaz substancji pomocniczych, patrz punkt 6.1.
3. POSTAĆ FARMACEUTYCZNA
Roztwór do wstrzykiwań (płyn do wstrzykiwań).
Przezroczysty, bezbarwny roztwór wodny zasadniczo wolny od widocznych cząstek stałych (pH: 6,5 – 8,5; osmolalność: 750–950 mOsm/kg).
4. SZCZEGÓŁOWE DANE KLINICZNE
4.1 Wskazania do stosowania
Eribulin Baxter jest wskazany do stosowania w terapii dorosłych pacjentów z rakiem piersi miejscowo zaawansowanym lub z przerzutami, z progresją choroby po zastosowaniu co najmniej jednego cyklu chemioterapii w leczeniu zaawansowanej postaci choroby (patrz punkt 5.1). Poprzednio stosowane leczenie powinno obejmować substancję z grupy antracyklin oraz taksanów w terapii adjuwantowej lub w leczeniu przerzutowej choroby nowotworowej, chyba że u pacjentów wystąpiły przeciwwskazania.
Eribulin Baxter jest wskazany do stosowania w terapii dorosłych pacjentów z nieoperacyjnym tłuszczakomięsakiem, którzy otrzymali uprzednio terapię wykorzystującą antracyklinę (chyba, że była przeciwwskazana) w leczeniu choroby zaawansowanej lub dającej przerzuty (patrz punkt 5.1).
4.2 Dawkowanie i sposób podawania
Produkt leczniczy Eribulin Baxter powinien być przepisywany wyłącznie przez wykwalifikowanego lekarza z doświadczeniem w odpowiednim stosowaniu terapii przeciwnowotworowej. Powinien go podawać wyłącznie odpowiednio wykwalifikowany fachowy personel medyczny.
Dawkowanie
Zalecana dawka erybuliny w postaci gotowego do użycia roztworu wynosi 1,23 mg/m2 pc., którą należy podać dożylnie w ciągu 2 do 5 minut, w 1. i 8. dniu każdego 21-dniowego cyklu.
Uwaga:
Zalecana dawka odnosi się do części zasadowej substancji czynnej (erybuliny). Wyliczenie indywidualnej dawki, jaką należy podać pacjentowi, należy przeprowadzić w oparciu o moc gotowego do użycia roztworu zawierającego 0,44 mg/ml erybuliny oraz zalecaną dawkę wynoszącą 1,23 mg/m2 pc.. Przedstawione poniżej zalecenia dotyczące zmniejszenia dawki przedstawione są również jako dawka erybuliny, jaką należy podać w oparciu o moc gotowego do użycia roztworu.
W głównych badaniach, odpowiadających im publikacjach oraz w niektórych innych regionach np. w Stanach Zjednoczonych i Szwajcarii, zalecana dawka wyrażona jest w oparciu o formę soli (erybuliny mezylan).
U pacjentów mogą wystąpić nudności i wymioty. Należy rozważyć profilaktyczne zastosowanie leków przeciwwymiotnych, w tym kortykosteroidów.
Opóźnienie podania dawki w trakcie leczenia
W poniższych przypadkach podanie produktu leczniczego Eribulin Baxter należy wstrzymać w 1. i
- 8. dniu:
- - bezwzględna liczba neutrofili (ANC) < 1 x 10⁹ /l
- - płytki krwi < 75 x 109 /l
- - toksyczność niehematologiczna 3. lub 4. stopnia.
Zmniejszenie dawki w trakcie leczenia
W tabeli poniżej przedstawiono zalecenia dotyczące zmniejszenia dawki w trakcie leczenia.
Zalecenia dotyczące zmniejszenia dawki
Działanie niepożądane, które wystąpiło po poprzednim podaniu erybuliny | Zalecana dawka erybuliny |
| Hematologiczne: | |
| ANC < 0,5 x 10⁹/l trwająca dłużej niż 7 dni | 0,97 mg/m2 pc. |
| Neutropenia o wartości ANC < 1 x 10⁹/l, z gorączką lub zakażeniem | |
| Trombocytopenia z liczbą płytek krwi < 25 x 109/l | |
| Trombocytopenia z liczbą płytek krwi < 50 x 109/l z krwotokiem lub wymagająca transfuzji krwi lub płytek krwi | |
| Niehematologiczne: | |
| Jakakolwiek reakcja 3. lub 4. stopnia w poprzednim cyklu | |
| Nawrót któregokolwiek z wymienionych wyżej działań niepożądanych — hematologicznych lub niehematologicznych | |
| Pomimo zmniejszenia dawki do 0,97 mg/m2 pc. | 0,62 mg/m2 pc. |
| Pomimo zmniejszenia dawki do 0,62 mg/m2 pc. | Rozważyć przerwanie leczenia |
Dawki erybuliny nie należy ponownie zwiększać po jej zmniejszeniu.
Pacjenci z zaburzeniami czynności wątroby
Zaburzenia czynności wątroby spowodowane przerzutami
Zalecana dawka erybuliny u pacjentów z łagodnymi zaburzeniami czynności wątroby (klasa A w skali Child-Pugh) wynosi 0,97 mg/m2 pc. podane dożylnie w ciągu 2 do 5 minut, w 1. i 8. dniu 21-dniowego cyklu.
Zalecana dawka erybuliny u pacjentów z umiarkowanymi zaburzeniami czynności wątroby (klasa B w skali Child-Pugh) wynosi 0,62 mg/m2 pc. podane dożylnie w ciągu 2 do 5 minut, w 1. i 8. dniu 21-dniowego cyklu.
Nie przeprowadzono badań w ciężkich zaburzeniach czynności wątroby (klasa C w skali Child-Pugh), należy się jednak spodziewać, że w przypadku stosowania erybuliny u takich pacjentów konieczne jest większe zmniejszenie dawki.
Zaburzenia czynności wątroby spowodowane marskością wątroby
Nie przeprowadzono badań w tej grupie pacjentów. Dawki wymienione powyżej mogą być stosowane w łagodnym i umiarkowanym zaburzeniu czynności, zaleca się jednak ścisłą kontrolę, ponieważ może zajść konieczność ponownego dostosowania dawkowania.
Pacjenci z zaburzeniami czynności nerek
U niektórych pacjentów z umiarkowanymi lub ciężkimi zaburzeniami czynności nerek (klirens kreatyniny < 50 ml/min) może wystąpić zwiększenie ekspozycji na erybulinę i może zajść konieczność zmniejszenia dawki. U wszystkich pacjentów z zaburzeniami nerek zaleca się ostrożność i ścisłą kontrolę (patrz punkt 5.2).
Pacjenci w podeszłym wieku
Brak szczególnych zaleceń dotyczących dostosowania dawkowania w zależności od wieku pacjenta (patrz punkt 4.8).
Dzieci i młodzież
Stosowanie erybuliny u dzieci i młodzieży nie jest właściwe we wskazaniu: rak piersi.
Stosowanie erybuliny u dzieci i młodzieży nie jest właściwe we wskazaniu: mięsak tkanek miękkich (patrz punkt 5.1).
Sposób podawania
Produkt leczniczy Eribulin Baxter jest przeznaczony do podawania dożylnego. Dawkę można rozcieńczyć w objętości do 100 ml roztworu do wstrzykiwań chlorku sodu, 9 mg/ml (0,9%). Nie należy rozcieńczać w 5% roztworze glukozy do wlewów. Instrukcje dotyczące rozcieńczania produktu leczniczego przed podaniem, patrz punkt 6.6. Przed podaniem produktu leczniczego należy upewnić się czy jest odpowiedni obwodowy dostęp żylny lub drożny dostęp centralny żylny. Brak dowodów na powodowanie pęcherzy lub działanie drażniące erybuliny mezylanu. W przypadku wynaczynienia należy prowadzić leczenie objawowe. Informacje dotyczące obchodzenia się z produktami leczniczymi cytotoksycznymi, patrz punkt 6.6.
4.3 Przeciwwskazania
- Nadwrażliwość na substancję czynną lub na którąkolwiek substancję pomocniczą wymienioną w punkcie 6.1
- Karmienie piersią
4.4 Specjalne ostrzeżenia i środki ostrożności dotyczące stosowania
Hematologia
Mielosupresja jest zależna od dawki i początkowo przejawia się jako neutropenia (punkt 4.8). U wszystkich pacjentów, przed podaniem każdej dawki erybuliny, należy kontrolować pełną morfologię krwi. Leczenie erybuliną można rozpocząć jedynie u pacjentów z ANC ≥ 1,5 x 10⁹/l oraz liczbą płytek krwi > 100 x 109/l.
Gorączka neutropeniczna wystąpiła u < 5% pacjentów leczonych erybuliną. Pacjenci, u których wystąpiła gorączka neutropeniczna, ciężka neutropenia lub trombocytopenia powinni być leczeni zgodnie z zaleceniami zawartymi w punkcie 4.2.
U pacjentów z aktywnością aminotransferazy alaninowej (AlAT) i aminotransferazy asparaginianowej (AspAT) >3 x górnej granicy normy (GGN) częściej występowała neutropenia 4. stopnia oraz gorączka neutropeniczna. Chociaż dane są ograniczone, również u pacjentów ze stężeniem bilirubiny > 1,5 x GGN częściej występowała neutropenia 4. stopnia oraz gorączka neutropeniczna.
Zgłaszano śmiertelne przypadki gorączki neutropenicznej, posocznicy z neutropenią, posocznicy oraz wstrząsu septycznego.
Ciężką neutropenię można opanować, stosując czynnik stymulujący tworzenie kolonii granulocytów (G-CSF) lub produkt leczniczy równoważny, według uznania lekarza prowadzącego, zgodnie z odpowiednimi wytycznymi (patrz punkt 5.1).
Neuropatia obwodowa
Pacjentów należy ściśle kontrolować w kierunku wystąpienia objawów ruchowej i czuciowej neuropatii obwodowej. Wystąpienie ciężkiej neurotoksyczności obwodowej wymaga wstrzymania podania lub zmniejszenia dawki (patrz punkt 4.2).
W badaniach klinicznych pacjenci, u których w chwili rozpoczęcia badania występowała neuropatia większa niż 2. stopnia, byli wykluczeni. Natomiast u pacjentów, u których w chwili rozpoczęcia badania występowała neuropatia 1. oraz 2. stopnia, nie występowały częściej dodatkowe objawy lub nasilenie istniejących objawów w porównaniu do pacjentów, u których w chwili rozpoczęcia badania nie występowała neuropatia.
Wydłużenie odstępu QT
W niekontrolowanym, otwartym badaniu EKG u 26 pacjentów obserwowano wydłużenie odstępu QT, niezależne od stężenia erybuliny, w 8. dniu, bez obserwacji wydłużenia odstępu QT w 1. dniu. W razie rozpoczęcia leczenia zaleca się kontrolę EKG u pacjentów z wrodzoną niewydolnością serca, bradyarytmiami lub u pacjentów leczonych równocześnie lekami, o których wiadomo, że wydłużają odstęp QT, w tym, leki przeciwarytmiczne klasy Ia i III oraz u pacjentów z zaburzeniami elektrolitów. Przed rozpoczęciem podawania erybuliny należy skorygować hipokaliemię, hipokalcemię i hipomagnezemię i okresowo monitorować wartości tych elektrolitów w trakcie leczenia. Należy unikać stosowania erybuliny u pacjentów z wrodzonym zespołem wydłużonego odstępu QT.
Substancje pomocnicze
Ten produkt leczniczy zawiera 78,9 mg (0,1 ml) alkoholu (etanolu) w każdej fiolce. Ilość alkoholu w 2 ml tego produktu leczniczego jest równoważna 2 ml piwa lub mniej niż 1 ml wina. Mała ilość alkoholu w tym produkcie leczniczym nie będzie powodowała zauważalnych skutków.
Każda fiolka o pojemności 2 ml zawiera mniej niż 1 mmol (23 mg) sodu na fiolkę, to znaczy produkt leczniczy uznaje się za „wolny od sodu”.
4.5 Interakcje z innymi produktami leczniczymi i inne rodzaje interakcji
Erybulina jest wydalana głównie (do 70%) z żółcią. Nie jest znane białko transportowe uczestniczące w tym procesie. Erybulina nie jest substratem nośnika białka oporności raka piersi (BCRP), anionów organicznych (OAT1, OAT3, OATP1B1, OATP1B3), białka oporności wielolekowej (MRP2, MRP4) ani pompy eksportu soli kwasów żółciowych (BSEP).
Interakcje erybuliny z innymi produktami leczniczymi będącymi inhibitorami lub induktorami CYP3A4 nie powinny wystąpić. Ketokonazol, będący inhibitorem CYP3A4 oraz glikoproteiny P (P-gp), ani ryfampicyna, będąca induktorem CYP3A4, nie wpływały na ekspozycję na erybulinę (AUC, Cmax).
Wpływ erybuliny na farmakokinetykę innych produktów leczniczych
Badania in vitro wskazują, że erybulina jest słabym inhibitorem enzymu CYP3A4, ważnego w metabolizmie produktów leczniczych. Nie są dostępne dane z badań in vivo. Podczas jednoczesnego stosowania substancji o wąskim oknie terapeutycznym oraz substancji, które są usuwane głównie w wyniku metabolizmu przez CYP3A4 (np. alfentanyl, cyklosporyna, ergotamina, fentanyl, pimozyd, chinidyna, syrolimus, takrolimus) należy zachować ostrożność oraz zaleca się ścisłą kontrolę pacjenta w celu wykrycia zdarzeń niepożądanych.
Erybulina w stężeniach mających zastosowanie w praktyce klinicznej nie hamuje enzymów CYP1A2, 2B6, 2C8, 2C9, 2C19, 2D6 ani 2E1.
Erybulina, w stężeniach mających znaczenie kliniczne, nie hamowała aktywności białek transportowych BCRP, OCT1, OCT2, OAT1, OAT3, OATP1B1 ani OATP1B3.
4.6 Wpływ na płodność, ciążę i laktację
Ciąża
Brak danych dotyczących stosowania erybuliny u kobiet w ciąży. Erybulina wykazuje działanie embriotoksyczne, fetotoksyczne i teratogenne u szczurów. Produkt leczniczy Eribulin Baxter może być stosowany w okresie ciąży, tylko w razie wyraźnej konieczności i po uprzedniej dokładnej ocenie korzyści dla matki oraz ryzyka dla płodu.
Kobiety w wieku rozrodczym muszą być poinformowane o konieczności unikania zajścia w ciążę podczas stosowania przez nie produktu leczniczego Eribulin Baxter oraz o konieczności stosowania wysoce skutecznej metody antykoncepcji w trakcie leczenia produktem leczniczym Eribulin Baxter oraz przez 7 miesięcy po okresie leczenia.
Mężczyźni mający partnerki w wieku rozrodczym muszą być poinformowani o konieczności niepłodzenia dzieci podczas przyjmowania produktu leczniczego Eribulin Baxter i muszą stosować skuteczne metody antykoncepcji w trakcie leczenia produktem leczniczym Eribulin Baxter oraz przez 4 miesiące po okresie leczenia.
Karmienie piersią
Nie wiadomo, czy erybulina/metabolity przenikają do mleka ludzkiego lub mleka zwierzęcego. Nie można wykluczyć zagrożenia dla noworodków/niemowląt i dlatego produktu leczniczego Eribulin Baxter nie wolno stosować w okresie karmienia piersią (patrz punkt 4.3).
Płodność
U szczurów i psów obserwowano toksyczny wpływ na jądra (patrz punkt 5.3). Przed leczeniem mężczyźni powinni poszukać informacji na temat możliwości konserwacji nasienia, ze względu na nieodwracalną bezpłodność, którą może spowodować leczenie produktem leczniczym Eribulin Baxter.
4.7 Wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn
Produkt leczniczy Eribulin Baxter może powodować takie działania niepożądane, jak zmęczenie i zawroty głowy, które mogą wywierać niewielki lub umiarkowany wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn. Należy poinformować pacjenta, aby nie prowadził pojazdów i nie obsługiwał maszyn, jeżeli czuje się zmęczony lub ma zawroty głowy.
4.8 Działania niepożądane
Podsumowanie profilu bezpieczeństwa
Do najczęściej obserwowanych działań niepożądanych występujących w związku ze stosowaniem produktu leczniczego Eribulin Baxter należy supresja szpiku kostnego, co objawia się jako neutropenia, leukopenia, niedokrwistość, trombocytopenia oraz powiązane zakażenia. Zgłaszano również rozwój lub nasilenie się występującej wcześniej neuropatii obwodowej. Pośród działań niepożądanych występuje również toksyczność w kierunku układu pokarmowego, co objawia się jako zaburzenia łaknienia, nudności, wymioty, biegunka, zaparcia oraz zapalenie jamy ustnej. Inne działania niepożądane to: zmęczenie, łysienie, zwiększona aktywność enzymów wątrobowych, posocznica oraz ból mięśniowo-szkieletowy.
Tabelaryczne zestawienie działań niepożądanych
O ile inaczej nie zapisano, tabela przedstawia częstość działań niepożądanych obserwowanych u pacjentów z rakiem piersi oraz mięsakami tkanek miękkich, którzy otrzymali zalecaną dawkę w badaniach klinicznych II i III fazy.
Kategorie częstości są zdefiniowane jako: bardzo często (≥ 1/10); często (≥ 1/100 do < 1/10); niezbyt często (≥ 1/1 000 do < 1/100), rzadko (≥ 1/10 000 do < 1/1 000) i bardzo rzadko (< 1/10 000). W obrębie każdej kategorii działania niepożądane wymieniono w kolejności od najczęściej występujących. W przypadku reakcji 3. lub 4. stopnia podane są rzeczywista częstość całkowita oraz częstość reakcji 3. lub 4. stopnia.
| Klasyfikacja układów i narządów | Działania niepożądane — wszystkie stopnie | |||
| Bardzo często (częstość %) | Często (częstość %) | Niezbyt często (częstość %) | Rzadko lub częstość nieznana | |
| Zakażenia i zarażenia pasożytnicze | Zakażenie układu moczowego (8,5%) (G3/4: 0,7%) Zapalenie płuc (1,6%) (G3/4: 1,0%) Kandydoza jamy ustnej Opryszczka jamy ustnej Infekcja górnych dróg oddechowych Zapalenie nosogardła Nieżyt nosa Półpasiec | Posocznica (0,5%) (G3/4: 0,5%)a Posocznica z neutropenią (0,2%) (G3/4: 0,2%)a Wstrząs septyczny (0,2%) (G3/4: 0,2%)a | ||
| Zaburzenia krwi i układu chłonnego | Neutropenia (53,6%) (G3/4: 46,0%) Leukopenia (27,9%) (G3/4: 17,0%) Niedokrwistość (21,8%) (G3/4: 3,0%) | Limfopenia (5,7%) (G3/4: 2,1%) Gorączka neutropeniczna (4,5%) (G3/4: 4,4%)a Trombocytopenia (4,2%) (G3/4: 0,7%) | *Rozsiane wykrzepianie wewnątrznac zynioweb | |
| Zaburzenia metabolizmu i odżywiania | Zmniejszony apetyt (22,5%) (G3/4: 0,7%)d | Hipokaliemia (6,8%) (G3/4: 2,0%) Hipomagnezemia (2,8%) (G3/4: 0,3%) Odwodnienie (2,8%) (G3/4: 0,5%)d Hiperglikemia Hipofosfatemia Hipokalcemia | ||
| Zaburzenia psychiczne | Bezsenność Depresja | |||
| Zaburzenia układu nerwowego | Neuropatia obwodowac (35,9%) (G3/4: 7,3%) Ból głowy (17,5%) (G3/4: 0,7%) | Zaburzenia smaku Zawroty głowy (9,0%) (G3/4: 0,4%)d Hipestezja Letarg Neurotoksyczność | ||
| Zaburzenia oka | Zwiększone łzawienie (5,8%) (G3/4: 0,1%)d Zapalenie spojówek | |||
| Zaburzenia ucha i błędnika | Zawroty głowy Szumy uszne | |||
| Zaburzenia serca | Częstoskurcz | |||
| Zaburzenia naczyniowe | Uderzenia gorąca Zatorowość płucna (1,3%) (G3/4: 1,1%)a | Zakrzepica żył głębokich | ||
| Klasyfikacja układów i narządów | Działania niepożądane — wszystkie stopnie | |||
| Bardzo często (częstość %) | Często (częstość %) | Niezbyt często (częstość %) | Rzadko lub częstość nieznana | |
Zaburzenia układu oddechowego, klatki piersiowej i śródpiersia | Duszność (15,2%)a (G3/4: 3,5%)a Kaszel (15,0%) (G3/4: 0,5%)d | Ból jamy ustnej i gardła Krwawienie z nosa Nieżyt nosa | Śródmiąższowa choroba płuc (0,2%) (G3/4: 0,1%) | |
| Zaburzenia żołądka i jelit | Nudności (35,7%) (G3/4: 1,1%)d Zaparcie (22,3%) (G3/4: 0,7%)d Biegunka (18,7%) (G3/4: 0,8%) Wymioty (18,1%) (G3/4: 1,0%) | Ból brzucha Zapalenie jamy ustnej (11,1%) (G3/4: 1,0%)d Suchość ust Niestrawność (6,5%) (G3/4: 0,3%)d Refluks żołądkowo- przełykowy Wzdęcie brzucha | Owrzodzenie jamy ustnej Zapalenie trzustki | |
| Zaburzenia wątroby i dróg żółciowych | Zwiększona aktywność aminotransferazy asparaginianowej (7,7%) (G3/4: 1,4%)d Zwiększona aktywność aminotransferazy alaninowej (7,6%) (G3/4: 1,9%)d Zwiekszona aktywność transferazy gammaglutamylowej (1,7%) (G3/4: 0,9%)d Hiperbilirubinemia (1,4%) (G3/4: 0,4%) | Hepatotoksycznoś ć (0,8%) (G3/4: 0,6%) | ||
| Zaburzenia skóry i tkanki podskórnej | Utrata włosów | Wysypka (4,9%) (G3/4: 0,1%) Świąd (3,9%) (G3/4: 0,1%)d Choroby paznokci Nocne poty Suchość skóry Rumień Nadmierne pocenie się Erytrodyzestezja dłoniowo-podeszwowa (1,0%) (G3/4: 0,1%)d | Obrzęk naczynioruchowy | ** Zespół Stevensa-Johnsona / Toksyczna nekroliza naskórkab |
Zaburzenia mięśniowo- szkieletowe i tkanki łącznej | Ból stawów i mięśni (20,4%) (G3/4: 1,0%) Ból pleców (12,8%) (G3/4: 1,5%) Ból kończyn (10,0%) (G3/4: 0,7%)d | Ból kości (6,7%) (G3/4: 1,2%) Skurcz mięśni (5,3%) (G3/4: 0,1%)d Ból mięśniowo-szkieletowy Mięśniowo-szkieletowy ból klatki piersiowej Osłabienie mięśniowe | ||
| Zaburzenia nerek i dróg moczowych | Bolesne oddawanie moczu | Krwiomocz Białkomocz Niewydolność nerek | ||
| Klasyfikacja układów i narządów | Działania niepożądane — wszystkie stopnie | |||
| Bardzo często (częstość %) | Często (częstość %) | Niezbyt często (częstość %) | Rzadko lub częstość nieznana | |
| Zaburzenia ogólne i stany w miejscu podania | Zmęczenie/Astenia (53,2%) (G3/4: 7,7%) Gorączka (21,8%) (G3/4: 0,7%) | Zapalenie błon śluzowych (6,4%) (G3/4: 0,9%)d Obrzęk obwodowy Ból Dreszcze Ból w klatce piersiowej Choroba grypopodobna | ||
Badania diagnostyczne | Zmniejszenie masy ciała (11,4%) (G3/4: 0,4%)d | |||
a w tym zdarzenia 5. stopnia.
b spontaniczne zgłoszenia
c obejmuje klasyfikację z zastosowaniem zalecanych terminów neuropatii obwodowej, obwodowej neuropatii ruchowej, polineuropatii, parestezji, obwodowej neuropatii czuciowej, obwodowej neuropatii ruchowo-czuciowej oraz polineuropatii demielinizacyjnej
d brak zdarzeń 4. stopnia
* Rzadko
** Częstość nieznana
W ujęciu ogólnym profil bezpieczeństwa był podobny w grupach pacjentów z nowotworem piersi oraz mięsakiem tkanek miękkich.
Opis wybranych działań niepożądanych
Neutropenia
Obserwowana neutropenia była przemijająca i nie kumulowała się, średni czas minimalnego spadku liczby neutrofili wynosił 13 dni, natomiast średni czas wyleczenia ciężkiej neutropenii (< 0,5 x 10⁹/l) wynosił 8 dni.
Liczba neutrofili < 0,5 x 10⁹/l, utrzymująca się dłużej niż 7 dni, wystąpiła u 13% pacjentów z rakiem piersi leczonych erybuliną w badaniu EMBRACE.
Neutropenię zgłoszono jako zdarzenie niepożądane zaistniałe w trakcie leczenia (ang. Treatment Emergent Adverse Event; TEAE) u 151 z 404 pacjentów z grupy z mięsakiem (37,4% dla wszystkich stopni), w porównaniu do 902 z 1559 pacjentów z grupy z rakiem piersi (57,9% dla wszystkich stopni). Łączne częstości TEAE oraz nieprawidłowości w liczbie neutrofili wynosiły odpowiednio 307/404 (76,0%) oraz 1314/1559 (84,3%). Mediana czasu trwania leczenia wynosiła 12,0 tygodni dla pacjentów z mięsakiem oraz 15,9 tygodnia dla pacjentów z rakiem piersi.
Zgłaszano śmiertelne przypadki gorączki neutropenicznej, posocznicy z neutropenią, posocznicy oraz wstrząsu septycznego. Wśród 1963 pacjentów z rakiem piersi lub mięsakiem tkanek miękkich, którzy otrzymywali erybulinę w dawce stosowanej w badaniach klinicznych, wystąpił jeden przypadek śmiertelny posocznicy z neutropenią (0,1%) oraz jeden przypadek śmiertelny gorączki neutropenicznej (0,1%). Ponadto, wystąpiły 3 przypadki śmiertelne posocznicy (0,2%) oraz jeden wstrząsu septycznego (0,1%).
Ciężką neutropenię można opanować, podając G-CSF lub produkt leczniczy równoważny, według uznania lekarza prowadzącego, zgodnie z odpowiednimi wytycznymi. Czynnik G-CSF otrzymywało 18% lub 13% pacjentów leczonych erybuliną w dwóch badaniach klinicznych III fazy dotyczących raka piersi (odpowiednio badanie 305 oraz 301). W badaniu III fazy dotyczącym mięsaka (badanie 309), 26% pacjentów leczonych erybuliną otrzymywało G-CSF.
Neutropenia spowodowała przerwanie leczenia u < 1% pacjentów otrzymujących erybulinę.
Rozsiane wykrzepianie wewnątrznaczyniowe
Zgłaszano przypadki rozsianego wykrzepiania wewnątrznaczyniowego, zazwyczaj w połączeniu z neutropenią i (lub) sepsą.
Neuropatia obwodowa
Najczęściej występującym działaniem niepożądanym u 1559 pacjentów z rakiem piersi, które było powodem przerwania leczenia erybuliną, była neuropatia obwodowa (3,4%). Średni czas do wystąpienia neuropatii obwodowej 2. stopnia wynosił 12,6 tygodni (po 4 cyklach leczenia). Spośród 404 pacjentów z mięsakiem, 2 pacjentów przerwało leczenie erybuliną w związku z wystąpieniem neuropatii obwodowej. Mediana czasu do progresji do neuropatii obwodowej 2. stopnia wynosiła 18,4 tygodnia.
Rozwój neuropatii obwodowej 3. i 4. stopnia wystąpił u 7,4% pacjentów z rakiem piersi oraz 3,5% pacjentów z mięsakiem. W badaniach klinicznych prawdopodobieństwo wystąpienia lub nasilenia objawów u pacjentów, u których występowała neuropatia w chwili rozpoczęcia badania, było takie same jak u pacjentów, u których w chwili rozpoczęcia badania nie występowała neuropatia. U pacjentów z rakiem piersi, u których w chwili rozpoczęcia badania występowała neuropatia 1. lub
- 2. stopnia, częstość wystąpienia, wynikającej z leczenia neuropatii 3. stopnia wynosiła 14%.
Hepatotoksyczność
U niektórych pacjentów, u których przed rozpoczęciem leczenia erybuliną stwierdzono prawidłową/nieprawidłową aktywność enzymów wątrobowych, po rozpoczęciu leczenia erybuliną zgłaszano zwiększenie aktywności enzymów wątrobowych. W przypadku większości pacjentów należących do tej grupy takie zwiększenie aktywności obserwowano na wczesnym etapie leczenia erybuliną, w 1.–2. cyklu leczenia. Zakładano, że nie jest to objaw toksyczności, ale jest to prawdopodobnie efekt adaptacji wątroby do leczenia, jednakże u większości pacjentów zgłaszano również hepatotoksyczność.
Specjalne grupy pacjentów
Pacjenci w podeszłym wieku
Spośród 1559 pacjentów z rakiem piersi poddanych leczeniu erybuliną w zalecanej dawce 283 pacjentów (18,2%) było w wieku ≥ 65 lat. Spośród 404 pacjentów z mięsakiem poddanych leczeniu erybuliną 90 pacjentów (22,3%) było w wieku ≥ 65 lat. Profil bezpieczeństwa erybuliny u pacjentów w podeszłym wieku (≥ 65 lat) był podobny jak u pacjentów w wieku < 65 lat, poza przypadkami astenii/zmęczenia. W tych przypadkach częstość wstępowania wzrastała z wiekiem. Nie ma konieczności zmiany dawkowania u pacjentów w podeszłym wieku.
Pacjenci z zaburzeniami czynności wątroby
U pacjentów z aktywnością AlAT i AspAT > 3 x GGN częściej występowała neutropenia 4. stopnia oraz gorączka neutropeniczna. Chociaż dane są ograniczone, również u pacjentów ze stężeniem bilirubiny > 1,5 x GGN częściej występowała neutropenia 4. stopnia oraz gorączka neutropeniczna (patrz również punkty 4.2 i 5.2).
Dzieci i młodzież
Przeprowadzono trzy badania otwarte, badania 113, 213 i 223 u dzieci i młodzieży z opornymi lub nawrotowymi guzami litymi i chłoniakami, ale z wyłączeniem guzów ośrodkowego układu nerwowego (OUN) (patrz punkt 5.1).
Bezpieczeństwo stosowania erybuliny w monoterapii oceniano u 43 pacjentów, którzy otrzymywali dawkę do 1,58 mg/m2 pc. w dniach 1. i 8. 21-dniowego cyklu (badania 113 i 223). Bezpieczeństwo stosowania erybuliny w skojarzeniu z irynotekanem oceniano również u 40 pacjentów, którzy otrzymywali erybulinę w dawce 1,23 mg/m2 pc. w dniach 1. i 8. oraz irynotekan w dawce 20 lub 40 mg/m2 pc. w dniach od 1. do 5. 21-dniowego cyklu lub w dawce 100 lub 125 mg/m2 pc. w dniach
- 1. i 8. 21-dniowego cyklu (badanie 213).
W badaniu 113 (faza I) najczęściej zgłaszanymi działaniami niepożądanymi produktu leczniczego były: zmniejszenie liczby białych krwinek, zmniejszenie liczby limfocytów, niedokrwistość i zmniejszenie liczby neutrofili.
W badaniu 213 (faza I/II) najczęściej zgłaszanymi działaniami niepożądanymi produktu leczniczego były: neutropenia (faza I) oraz biegunka i zmniejszenie liczby neutrofili (faza II).
W badaniu 223 (faza II) najczęściej zgłaszanymi działaniami niepożądanymi produktu leczniczego były: zmniejszenie liczby neutrofili, niedokrwistość i zmniejszenie liczby białych krwinek.
Profil bezpieczeństwa stosowania erybuliny w monoterapii lub w skojarzeniu z chlorowodorkiem irynotekanu w tej populacji dzieci i młodzieży był zgodny ze znanym profilem bezpieczeństwa każdego z badanych produktów leczniczych w populacji dorosłych pacjentów.
Zgłaszanie podejrzewanych działań niepożądanych
Po dopuszczeniu produktu leczniczego do obrotu istotne jest zgłaszanie podejrzewanych działań niepożądanych. Umożliwia to nieprzerwane monitorowanie stosunku korzyści do ryzyka stosowania produktu leczniczego. Osoby należące do fachowego personelu medycznego powinny zgłaszać wszelkie podejrzewane działania niepożądane za pośrednictwem krajowego systemu zgłaszania wymienionego w załączniku V.
4.9 Przedawkowanie
W jednym przypadku przedawkowania pacjent nieumyślnie otrzymał 7,6 mg erybuliny (około 4-krotność planowanej dawki), co wywołało reakcję nadwrażliwości (3. stopnia) w 3. dniu oraz neutropenię (3. stopnia) w 7. dniu. Obydwa działania niepożądane ustąpiły po zastosowaniu leczenia podtrzymującego.
Nie jest znane antidotum na przedawkowanie erybuliny. W przypadku przedawkowania należy ściśle kontrolować stan pacjenta. Postępowanie w przypadku przedawkowania powinno obejmować leczenie podtrzymujące mające na celu leczenie widocznych objawów.
5. WŁAŚCIWOŚCI FARMAKOLOGICZNE
5.1 Właściwości farmakodynamiczne
Grupa farmakoterapeutyczna: Pozostałe leki przeciwnowotworowe, kod ATC: L01XX41
Erybuliny mezylan to inhibitor dynamicznej niestabilności mikrotubul, należący do klasy halichondrynowych leków przeciwnowotworowych. Erybulina jest strukturalnie uproszczonym syntetycznym analogiem halichondryny B, naturalnej substancji wyizolowanej z gąbek morskich Halichondria okadai.
Erybulina hamuje fazę wzrostu mikrotubul bez wpływu na fazę skracania oraz rozdziela tubulinę na nieproduktywne agregaty. Erybulina działa poprzez mechanizm antymitotyczny bazujący na tubulinie, prowadzący do blokady cyklu komórkowego w fazie G2/M, rozerwania wrzeciona mitotycznego i w końcu apoptotycznej śmierci komórki w wyniku przedłużającej się i nieodwracalnej blokady mitozy.
Skuteczność kliniczna
Rak piersi
Skuteczność produktu leczniczego Eribulin Baxter potwierdzono głównie w dwóch randomizowanych, porównawczych badaniach III fazy.
W zasadniczym badaniu III fazy EMBRACE (Badanie 305) uczestniczyły 762 pacjentki z miejscowo nawracającym lub dającym przerzuty rakiem piersi, które poprzednio otrzymały co najmniej dwa, ale nie więcej niż pięć schematów chemioterapii obejmujących antracyklinę i taksan (jeśli nie było przeciwwskazań). U pacjentek musiała nastąpić progresja choroby w ciągu 6 miesięcy od ostatnio zastosowanego schematu chemioterapii. Status HER2 u pacjentek był następujący: 16,1% pozytywny, 74,2% negatywny oraz 9,7% nieznany; równocześnie w przypadku 18,9% pacjentek obserwowano wynik potrójnie negatywny. Pacjentki randomizowano w stosunku 2:1 do grupy otrzymującej erybulinę lub inne leczenie z wyboru lekarza (TPC; ang: treatment of physician’s choice), z czego 97% pacjentek otrzymywało chemioterapię (26% winorelbinę, 18% gemcytabinę, 18% kapecytabinę, 16% taksan, 9% antracyklinę, 10% inny rodzaj chemioterapii), a 3% leczenie hormonalne. Badanie osiągnęło pierwszorzędowy punkt końcowy z całkowitym czasem przeżycia statystycznie istotnie dłuższym w grupie otrzymującej erybulinę w porównaniu do grupy TPC w 55% przypadków. Wynik ten został potwierdzony zaktualizowaną analizą całkowitego czasu przeżycia przeprowadzoną dla 77% przypadków.
Badanie 305 — Uaktualniony całkowity czas przeżycia (Grupa ITT)
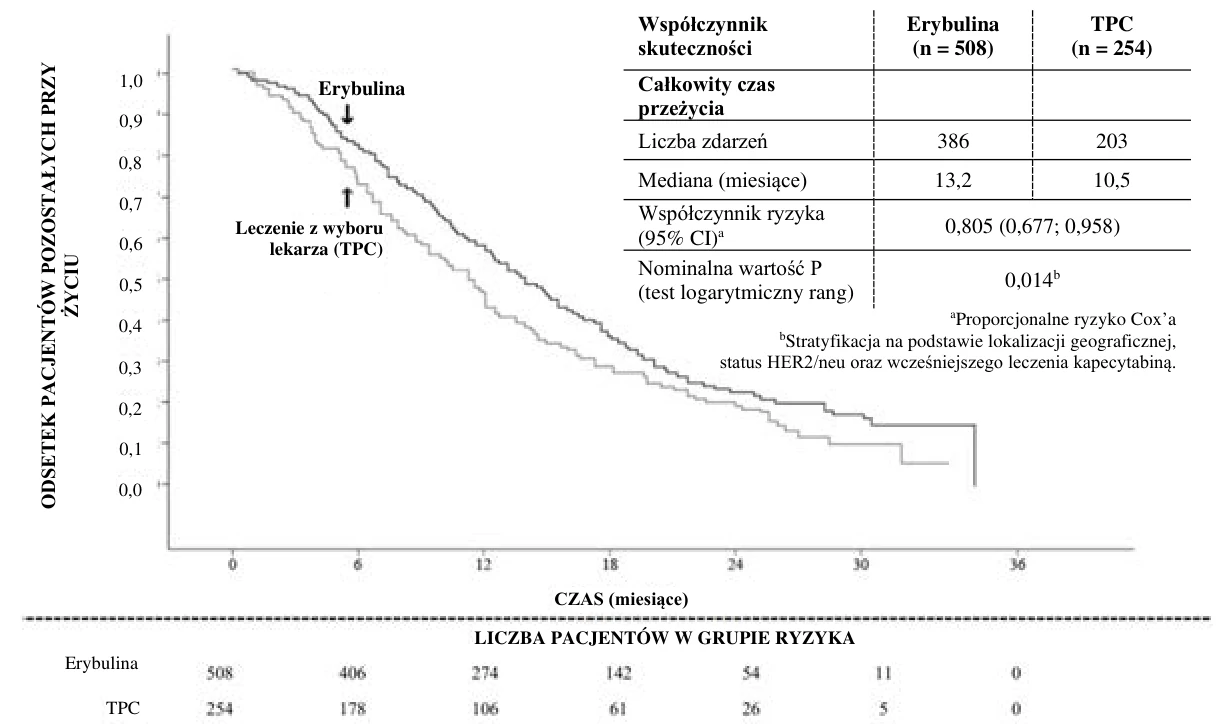
Zgodnie z niezależną analizą mediana czasu przeżycia wolnego od progresji wynosiła 3,7 miesiąca dla grupy leczonej erybuliną w porównaniu do 2,2 miesiąca dla grupy TPC (współczynnik ryzyka 0,865; 95% CI: 0,714; 1,048, p = 0,137). U pacjentek kwalifikujących się do oceny odpowiedzi na leczenie obiektywny współczynnik odpowiedzi wg kryteriów RECIST wynosił 12,2% (95% CI: 9,4%, 15,5%) w analizie niezależnej dla grupy otrzymującej erybulinę, w porównaniu do 4,7% (95% CI: 2,3%, 8,4%) dla grupy TPC.
Korzystne zmiany w całkowitym czasie przeżycia (OS) obserwowano zarówno w grupie pacjentek opornych, jak i bez oporności na taksany. W analizie uaktualnionego całkowitego czasu przeżycia współczynnik ryzyka erybuliny w porównaniu do TPC wynosił 0,90 (95% CI: 0,71; 1,14) na korzyść erybuliny dla pacjentek opornych na taksany oraz 0,73 (95% CI: 0,56; 0,96) dla pacjentek bez oporności na taksany.
Korzystne zmiany w całkowitym czasie przeżycia (OS) obserwowano zarówno w grupie pacjentek nigdy nieleczonych kapecytabiną, jak i leczonych wcześniej kapecytabiną. Analiza uaktualnionego całkowitego czasu przeżycia wskazywała na wydłużenie czasu przeżycia w grupie otrzymującej erybulinę w porównaniu do grupy TPC, zarówno u pacjentek leczonych wcześniej kapecytabiną ze współczynnikiem ryzyka 0,787 (95% CI: 0,645; 0,961), jak i pacjentek nigdy nieleczonych kapecytabiną ze współczynnikiem ryzyka 0,865 (95% CI: 0,606; 1,233).
Drugie badanie kliniczne fazy III przeprowadzono u pacjentek z dającym przerzuty rakiem piersi na wcześniejszym etapie choroby. Badanie 301 było otwartym, randomizowanym badaniem przeprowadzonym na pacjentkach (n = 1102) z miejscowo zaawansowanym lub dającym przerzuty rakiem piersi mającym na celu ocenę skuteczności erybuliny w monoterapii wobec kapecytabiny w monoterapii. Jako dwa pierwszorzędowe punkty końcowe leczenia przyjęto zmiany w czasie przeżycia (OS) oraz w czasie przeżycia wolnym od progresji (PFS). Pacjentki były uprzednio leczone chemioterapeutykami w nie więcej niż trzech cyklach, włączając leczenie substancjami z grupy antracyklin oraz taksanów oraz nie więcej niż dwóch cyklach leczenia zaawansowanej choroby. Odsetek pacjentek, które przeszły 0, 1 lub 2 wcześniejsze cykle leczenia raka piersi z przerzutami chemioterapeutykami wynosił odpowiednio 20,0%, 52,0% lub 27,2%. Status HER2 u pacjentek był następujący: 15,3% pozytywny, 68,5% negatywny oraz 16,2% nieznany; równocześnie w przypadku 25,8% pacjentek obserwowano wynik potrójnie negatywny.
Badanie 301 — Całkowity czas przeżycia (Grupa ITT)
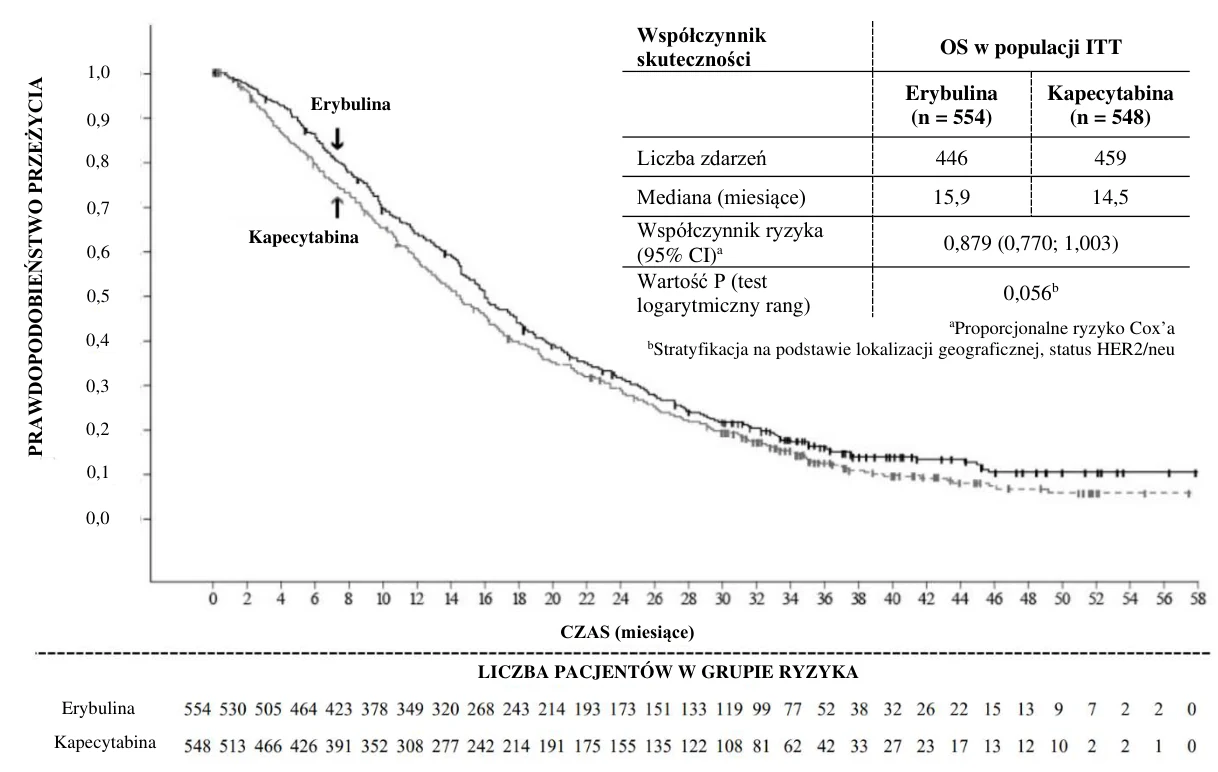
Czas przeżycia wolny od progresji oceniony w niezależnej analizie był podobny dla erybuliny oraz kapecytabiny, z medianą wynoszącą odpowiednio 4,1 miesiąca lub 4,2 miesiąca (współczynnik ryzyka 1,08; [95% CI: 0,932; 1,250]). Obiektywna ocena odpowiedzi została przeprowadzona w niezależnej analizie i również była podobna dla erybuliny oraz kapecytabiny; dla grupy otrzymującej erybulinę 11,0% (95% CI: 8,5; 13,9), dla grupy otrzymującej kapecytabinę 11,5% (95% CI: 8,9; 14,5).
Całkowite przeżycie pacjentów HER2 negatywnych i HER2 pozytywnych należących do grupy otrzymującej erybulinę lub grup kontrolnych w badaniach 305 oraz 301 zostało przedstawione w poniższej tabeli:
| Współczynnik skuteczności | Badanie 305 Uaktualniony całkowity czas przeżycia w grupie pacjentów ITT | |||
| HER2 negatywni | HER2 pozytywni | |||
| Erybulina (n = 373) | TPC (n = 192) | Erybulina (n = 83) | TPC (n = 40) | |
| Liczba zdarzeń | 285 | 151 | 66 | 37 |
| Mediana (miesiące) | 13,4 | 10,5 | 11,8 | 8,9 |
| Współczynnik ryzyka (95% CI) | 0,849 (0,695; 1,036) | 0,594 (0,389; 0,907) |
| Wartość p (test logarytmiczny rang) | 0,106 | 0,015 |
| Współczynnik skuteczności | Badanie 301 Całkowity czas przeżycia w grupie pacjentów ITT | |||
| HER2 negatywni | HER2 pozytywni | |||
| Erybulina (n = 375) | Kapecytabina (n = 380) | Erybulina (n = 86) | Kapecytabina (n = 83) | |
| Liczba zdarzeń | 296 | 316 | 73 | 73 |
| Mediana (miesiące) | 15,9 | 13,5 | 14,3 | 17,1 |
| Współczynnik ryzyka (95% CI) | 0,838 (0,715; 0,983) | 0,965 (0,688; 1,355) | ||
| Wartość p (test logarytmiczny rang) | 0,030 | 0,837 | ||
Uwaga: w badaniach 305 oraz 301 nie rozpoczęto równoczesnej terapii anty-HER2.
Tłuszczakomięsak
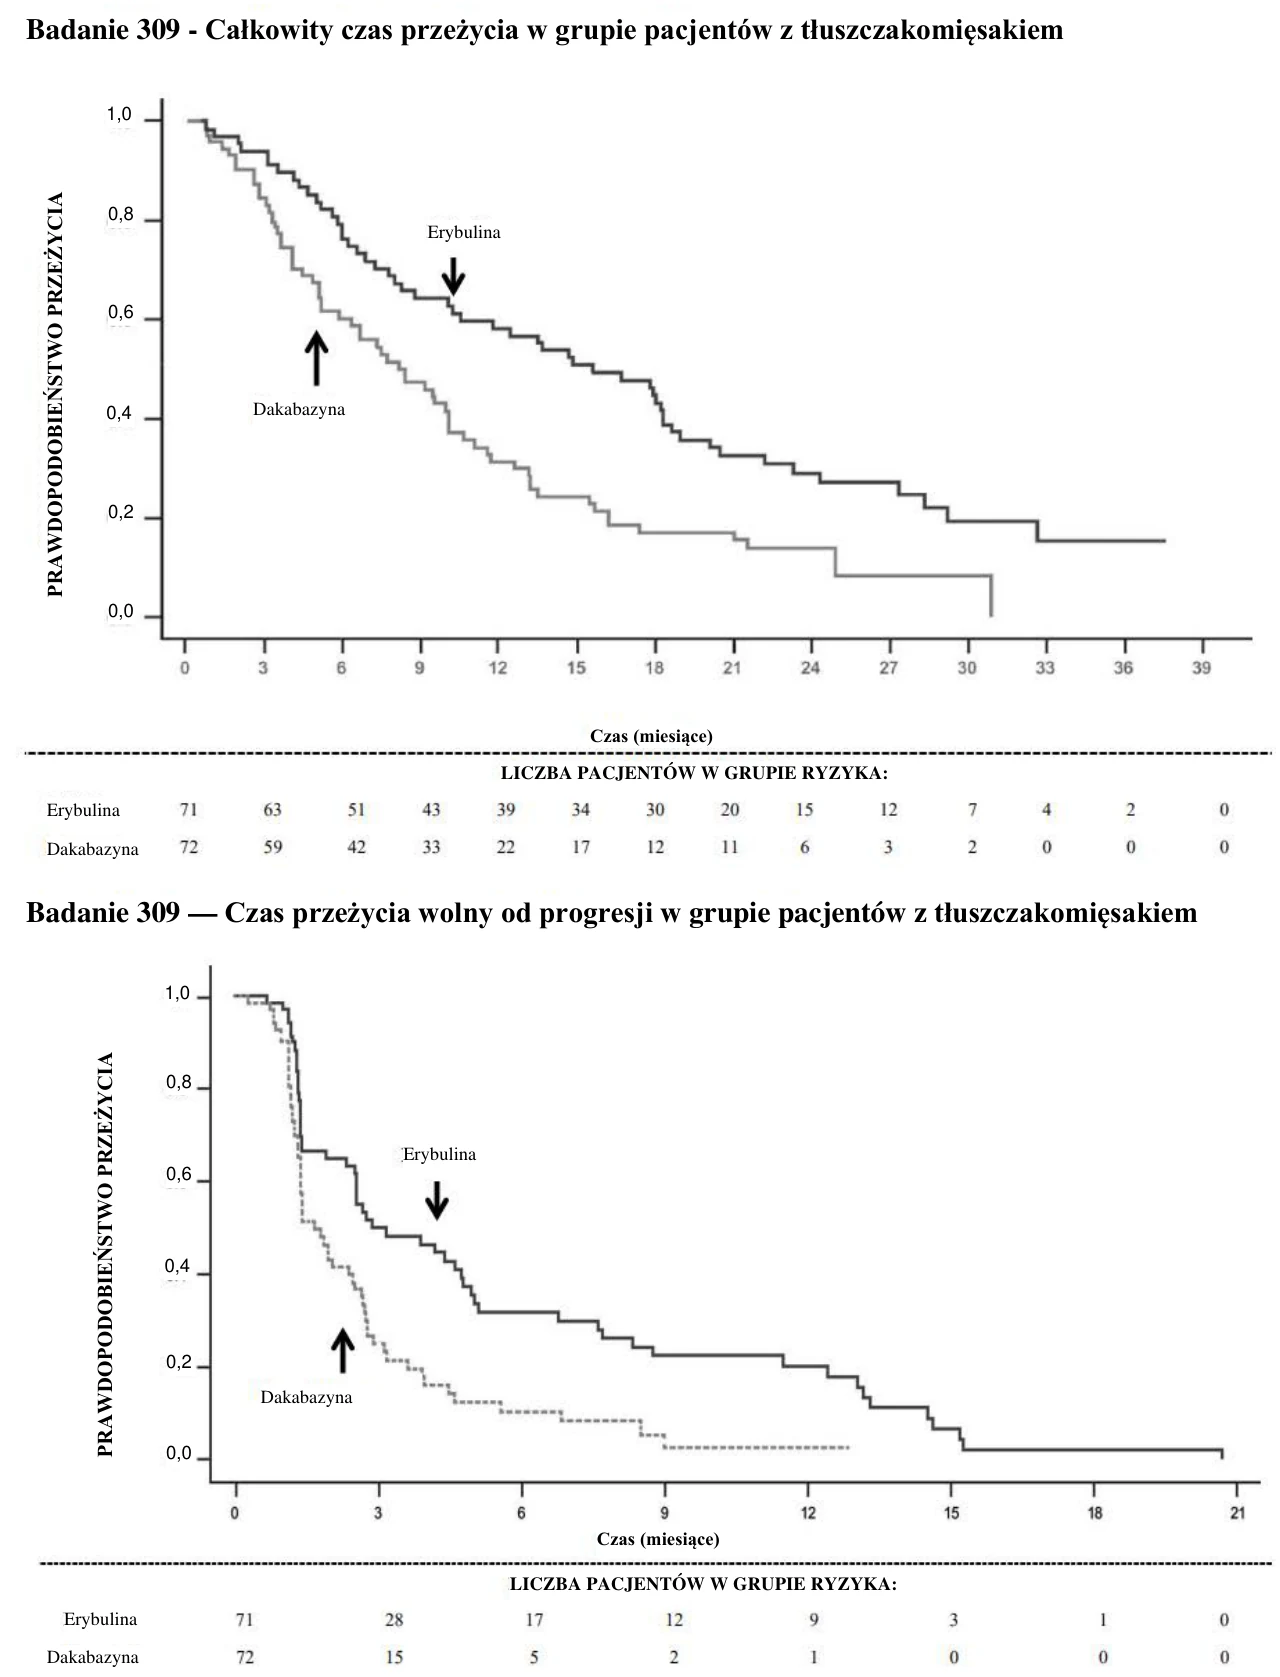
W przypadku tłuszczakomięsaka skuteczność erybuliny potwierdzono w głównym badaniu fazy III dotyczącym mięsaka (badanie 309). Pacjenci uczestniczący w tym badaniu (n = 452) mieli miejscowo nawracający, nieoperacyjny i (lub) dający przerzuty mięsak tkanek miękkich należący do jednego z dwóch podtypów — mięśniakomięsak gładkokomórkowy lub tłuszczakomięsak. Pacjenci otrzymywali wcześniej przynajmniej dwa cykle chemioterapii, z których przynajmniej w jednym stosowano tetracykliną (chyba, że była przeciwwskazana).
U pacjentów musiała nastąpić progresja choroby w ciągu 6 miesięcy od ostatnio zastosowanego cyklu chemioterapii. Pacjentów randomizowano w stosunku 1:1 do grupy otrzymującej erybulinę w dawce 1,23 mg/m2 pc. w dniach 1 i 8 cyklu leczenia trwającego 21 dni lub dakarbazynę w dawce 850 mg/m2 pc., 1000 mg/m2 pc. lub 1200 mg/m2 pc. (dawka określona przez badacza przed randomizacją), co 21 dni.
W badaniu 309 obserwowano statystycznie istotną poprawę w zakresie całkowitej przeżywalności u pacjentów randomizowanych do grupy otrzymującej erybulinę, w porównaniu do grupy kontrolnej. Przekładało się to na zwiększenie mediany całkowitego czasu przeżycia o 2 miesiące (13,5 miesiąca u pacjentów leczonych erybuliną wobec 11,5 miesiąca u pacjentów leczonych dakarbazyną). W całej grupie nie stwierdzono znaczącej różnicy w czasie przeżycia wolnym od progresji lub całkowitej odpowiedzi na leczenie między leczonymi grupami.
Efekty działania erybuliny ograniczały się do pacjentów z tłuszczakomięsakiem (45% nisko zróżnicowany, 37% śluzowaty/okrągłokomórkowy oraz 18% wielopostaciowy w badaniu 309) w oparciu o zaplanowaną wcześniej analizę podgrup w kierunku całkowitego czasu przeżycia oraz czasu przeżycia wolnego od progresji. Nie stwierdzono różnicy skuteczności między erybuliną i dakarbazyną u pacjentów z zaawansowanymi lub dającym przerzuty mięśniakomięsakami gładkokomórkowymi.
| Badanie 309 Podgrupa pacjentów z tłuszczakomięsakiem | Badanie 309 Podgrupa pacjentów z mięśniakomięsakiem gładkokomórkowym | Badanie 309 Grupa ITT | ||||
| Erybulina (n = 71) | Dakabazyna (n = 72) | Erybulina (n = 157) | Dakabazyna (n = 152) | Erybulina (n = 228) | Dakabazyna (n = 224) | |
| Całkowity czas przeżycia | ||||||
| Liczba zdarzeń | 52 | 63 | 124 | 118 | 176 | 181 |
| Mediana (miesiące) | 15,6 | 8,4 | 12,7 | 13,0 | 13,5 | 11,5 |
Współczynnik ryzyka (95% CI) | 0,511 (0,346; 0,753) | 0,927 (0,714; 1,203) | 0,768 (0,618; 0,954) | |||
| Nominalna wartość p | 0,0006 | 0,5730 | 0,0169 | |||
| Czas przeżycia bez progresji | ||||||
| Liczba zdarzeń | 57 | 59 | 140 | 129 | 197 | 188 |
| Mediana (miesiące) | 2,9 | 1,7 | 2,2 | 2,6 | 2,6 | 2,6 |
Współczynnik ryzyka (95% CI) | 0,521 (0,346; 0,784) | 1,072 (0,835; 1,375) | 0,877 (0,710; 1,085) | |||
| Nominalna wartość p | 0,0015 | 0,5848 | 0,2287 | |||

 Dzieci i młodzież
Rak piersi
Europejska Agencja Leków uchyliła obowiązek dołączania wyników badań erybuliny we wszystkich podgrupach populacji dzieci i młodzieży we wskazaniu: rak piersi (stosowanie u dzieci i młodzieży, patrz punkt 4.2).
Mięsak tkanek miękkich
Skuteczność erybuliny była oceniana, ale nie została ustalona w trzech badaniach otwartych:
Badanie 113 było wieloośrodkowym, otwartym badaniem fazy I z ustalaniem dawki, w którym oceniano erybulinę u dzieci i młodzieży z opornymi na leczenie lub nawrotowymi guzami litymi i chłoniakami, ale z wyłączeniem guzów OUN. Do badania włączono i leczono łącznie 22 pacjentów (w wieku od 3 do 17 lat). Pacjentom podawano erybulinę dożylnie w dniach 1. i 8. 21-dniowego cyklu w trzech dawkach (0,97, 1,23 i 1,58 mg/m2 pc.). Ustalono maksymalną tolerowaną dawkę (MTD)/zalecaną dawkę w fazie II (RP2D) erybuliny na 1,23 mg/m2 pc. w dniach 1. i 8. 21-dniowego cyklu.
Badanie 223 było wieloośrodkowym, otwartym badaniem fazy II, oceniającym bezpieczeństwo stosowania i wstępną aktywność erybuliny u dzieci i młodzieży z opornym na leczenie lub nawrotowym mięsakiem prążkowanokomórkowym (RMS), mięsakiem tkanek miękkich innym niż mięsak prążkowanokomórkowy (NRSTS) lub mięsakiem Ewinga (EWS). Do badania włączono 21 pacjentów (w wieku od 2 do 17 lat), którym podawano erybulinę w dawce 1,23 mg/m2 pc. dożylnie w dniach 1. i 8. 21-dniowego cyklu (RP2D z badania 113). U żadnego pacjenta nie uzyskano potwierdzonej częściowej odpowiedzi (PR) ani całkowitej odpowiedzi (CR).
Badanie 213 było wieloośrodkowym, otwartym badaniem fazy I/II, oceniającym bezpieczeństwo stosowania i skuteczność erybuliny w skojarzeniu z chlorowodorkiem irynotekanu u dzieci i młodzieży z nawrotowymi/opornymi na leczenie guzami litymi i chłoniakami, ale z wyłączeniem guzów OUN (faza I), oraz oceniającym skuteczność leczenia skojarzonego u dzieci i młodzieży z nawrotowymi/opornymi na leczenie RMS, NRSTS i EWS (faza II). Do badania włączono i leczono łącznie 40 pacjentów. W fazie I do badania włączono i leczono 13 pacjentów (w wieku od 4 do 17 lat); RP2D ustalono jako erybulinę w dawce 1,23 mg/m2 pc. w dniach 1. i 8. oraz chlorowodorek irynotekanu w dawce 40 mg/m2 pc. w dniach od 1. do 5. 21-dniowego cyklu. W fazie II do badania włączono 27 pacjentów (w wieku od 4 do 17 lat), którzy byli leczeni zgodnie z RP2D. U trzech pacjentów potwierdzono PR (po 1 pacjencie w kohorcie histologicznej RMS, NRSTS i EWS). Obiektywny odsetek odpowiedzi (ORR) wyniósł 11,1%.
W trzech badaniach prowadzonych w populacji dzieci i młodzieży nie zaobserwowano nowych sygnałów dotyczących bezpieczeństwa (patrz punkt 4.8), jednak ze względu na małe populacje pacjentów nie można wyciągać jednoznacznych wniosków.
5.2 Właściwości farmakokinetyczne
Dystrybucja
Farmakokinetyka erybuliny charakteryzuje się fazą szybkiej dystrybucji, po której następuje wydłużona faza wydalania, ze średnim końcowym czasem półtrwania około 40 h. Erybulina ma dużą objętość dystrybucji (średnia w zakresie 43 do 114 l/m2).
Erybulina słabo wiąże się z białkami osocza. Wiązanie erybuliny (100–1000 ng/ml) z białkami osocza wynosi od 49% do 65% w ludzkim osoczu.
Metabolizm
Po podaniu pacjentom erybuliny znaczonej izotopem węgla 14C w krążeniu występowała głównie erybulina w formie niezmienionej. Stężenie metabolitu poniżej 0,6% substancji wyjściowej potwierdza brak ważniejszych metabolitów erybuliny u ludzi.
Eliminacja
Erybulina ma małą wartość klirensu (średnio w zakresie od 1,16 do 2,42 l/h/m2). Podczas podawania raz na tydzień nie obserwowano istotnej kumulacji erybuliny. W zakresie dawek erybuliny od 0,22 do 3,53 mg/m2 pc. właściwości farmakokinetyczne nie są zależne ani od dawki, ani od czasu.
Erybulina jest eliminowana głównie na drodze wydalania żółciowego. Dotychczas nie poznano białka transportującego, które bierze udział w wydalaniu erybuliny. Badania niekliniczne w warunkach in vitro wskazują, że erybulina jest transportowana przez glikoproteinę P. Jakkolwiek w warunkach in vitro wykazano, że erybulina w stężeniach istotnych klinicznie nie jest inhibitorem glikoproteiny P. Dodatkowo, w warunkach in vivo, jednoczesne podawanie ketokonazolu, inhibitora glikoproteiny P nie miało wpływu na ekspozycję na erybulinę (AUC i Cmax). Badania w warunkach in vitro wskazują również, że erybulina nie jest substratem dla OCT1.
Po podaniu pacjentom erybuliny znakowanej izotopem węgla 14C około 82% dawki wydalane było z kałem i 9% z moczem, co wskazuje, że klirens nerkowy nie jest znaczącą drogą wydalania erybuliny.
Większość radioaktywności w kale i moczu stanowiła erybulina w postaci niezmienionej.
Zaburzenia czynności wątroby
W badaniu oceniano farmakokinetykę erybuliny u pacjentów z łagodnymi (klasa A w skali Child-Pugh, n = 7) i umiarkowanymi (klasa B w skali Child-Pugh, n = 4) zaburzeniami czynności wątroby spowodowanymi przerzutami do wątroby. W porównaniu z pacjentami z prawidłową czynnością wątroby (n = 6) ekspozycja na erybulinę wzrastała 1,8- oraz 3-krotnie u pacjentów odpowiednio z łagodnymi i umiarkowanymi zaburzeniami czynności wątroby. Podanie produktu leczniczego Eribulin Baxter pacjentom z łagodnymi zaburzeniami czynności wątroby w dawce 0,97 mg/m2 pc. i pacjentom z umiarkowanymi zaburzeniami czynności wątroby w dawce 0,62 mg/m2 pc., powodowało nieco wyższą ekspozycję niż po dawce 1,23 mg/m2 pc. u pacjentów z prawidłową czynnością wątroby. Nie przeprowadzono badań produktu leczniczego Eribulin Baxter u pacjentów z ciężkimi (klasa C w skali Child-Pugh) zaburzeniami czynności wątroby. Nie przeprowadzono badań u pacjentów z zaburzeniami czynności wątroby z powodu marskości wątroby. Zalecenia dotyczące dawkowania, patrz punkt 4.2.
Zaburzenia czynności nerek
U niektórych pacjentów z umiarkowanymi lub ciężkimi zaburzeniami czynności nerek obserwowano zwiększenie ekspozycji na erybulinę z dużą zmiennością międzyosobniczą. Farmakokinetykę erybuliny oceniono w badaniu fazy I u pacjentów z prawidłową czynnością nerek (klirens kreatyniny: ≥ 80 ml/min; n = 6), z umiarkowanymi zaburzeniami czynności nerek (30–50 ml/min; n = 7) i z ciężkimi zaburzeniami czynności nerek (15–<30 ml/min; n = 6). Klirens kreatyniny szacowano według wzoru Cockcrofta-Gaulta. U pacjentów z umiarkowanymi lub ciężkimi zaburzeniami nerek obserwowano 1,5-krotne (90% CI: 0,9–2,5) zwiększenie AUC(0-inf) znormalizowanego względem dawki. Zalecenia dotyczące dawkowania, patrz punkt 4.2.
Dzieci i młodzież
Stężenie erybuliny w osoczu badano u 83 pacjentów (w wieku od 2 do 17 lat) z opornymi na leczenie/nawrotowymi guzami litymi i chłoniakami, którzy otrzymywali erybulinę w badaniach 113, 213 i 223. Farmakokinetyka (PK) erybuliny u dzieci i młodzieży była porównywalna do PK u dorosłych pacjentów z STS i pacjentów z innymi rodzajami nowotworów. Ekspozycja na erybulinę u dzieci i młodzieży była podobna do ekspozycji u pacjentów dorosłych. Jednoczesne stosowanie irynotekanu nie miało wpływu na PK erybuliny u dzieci i młodzieży z opornymi na leczenie i (lub) nawrotowymi guzami litymi.
5.3 Przedkliniczne dane o bezpieczeństwie
Erybulina nie wykazywała działania mutagennego in vitro w teście mutacji bakteryjnych (test Amesa). W badaniu na komórkach chłoniaka u myszy erybulina uzyskała wynik pozytywny, a także wykazywała właściwości klastogenne in vivo w teście mikrojąderkowym u szczura.
Nie przeprowadzono badań rakotwórczości erybuliny.
Nie przeprowadzono badań wpływu erybuliny na płodność, jednakże dane niekliniczne z badań po podaniu wielokrotnym, w których badano wpływ toksyczny na jądra zarówno u szczurów (zmniejszona ilość komórek nabłonka plemnikotwórczego wraz z hipospermią i aspermią) jak i u psów, wskazują, że może dojść do zmniejszenia płodności u mężczyzn na skutek leczenia erybuliną. Badania dotyczące rozwoju embrionalno-płodowego u szczurów potwierdziły właściwości embriotoksyczne i teratogenne erybuliny. Ciężarnym szczurom podawano erybuliny mezylan w ilości erybuliny odpowiadającej 0,009, 0,027, 0,088 i 0,133 mg/kg, w 8., 10., i 12. dniu ciąży. Zależny od dawki wzrost liczby resorpcji oraz zmniejszenie masy ciała płodu obserwowano dla dawek ≥ 0,088 mg/kg, a także odnotowano zwiększoną częstość występowania wad wrodzonych (brak żuchwy, języka, żołądka i wątroby) dla dawek 0,133 mg/kg.
6. DANE FARMACEUTYCZNE
6.1 Wykaz substancji pomocniczych
Etanol bezwodny
Woda do wstrzykiwań
Kwas solny, stężony (do ustalenia pH)
Sodu wodorotlenek (do ustalenia pH)
6.2 Niezgodności farmaceutyczne
Ponieważ nie wykonywano badań dotyczących zgodności, nie wolno mieszać tego produktu leczniczego z innymi produktami leczniczymi, oprócz wymienionych w punkcie 6.6.
6.3 Okres ważności
Zamknięte fiolki
2 lata.
Okres ważności po otwarciu fiolki
Wykazano, że stabilność chemiczna i fizyczna w postaci nierozcieńczonego roztworu w strzykawce wynosi do 4 godzin w temperaturze 15–25 °C lub do 24 godzin w temperaturze 2–8 °C.
Wykazano, że stabilność chemiczna i fizyczna w postaci rozcieńczonego roztworu wynosi do 24 godzin w temperaturze 15–25 °C lub do 72 godzin w temperaturze 2–8 °C.
Z mikrobiologicznego punktu widzenia produkt należy zużyć natychmiast po otwarciu. Jeżeli produkt nie zostanie zużyty natychmiast po otwarciu fiolki, za czas oraz warunki przechowywania przed użyciem odpowiada użytkownik i zasadniczo są to nie dłużej niż 24 godziny w temperaturze 2–8 °C, o ile rozcieńczenie przebiegało w kontrolowanych i zwalidowanych warunkach aseptycznych.
6.4 Specjalne środki ostrożności podczas przechowywania
Przechowywać w temperaturze poniżej 30 °C
Warunki przechowywania produktu leczniczego po pierwszym otwarciu lub rozcieńczeniu, patrz punkt 6.3.
6.5 Rodzaj i zawartość opakowania
Pojedyncza dawka w fiolce ze szkła typu I o pojemności 5 ml, z korkiem z gumy butylowej pokrytym warstwą teflonu oraz aluminiowym uszczelnieniem typu „flip-off”, zawierająca 2 ml roztworu.
Wielkość opakowania: pudełko kartonowe zawierające 1 fiolkę.
6.6 Specjalne środki ostrożności dotyczące usuwania i przygotowania produktu leczniczego do
stosowania
Produkt Eribulin Baxter jest cytotoksycznym produktem leczniczym służącym do leczenia raka. Podobnie jak w przypadku innych substancji toksycznych, z produktem leczniczym Eribulin Baxter należy obchodzić się z ostrożnością. Zalecane jest stosowanie rękawiczek, okularów ochronnych i odzieży ochronnej. Jeśli dojdzie do kontaktu roztworu ze skórą, należy natychmiast dokładnie spłukać ją wodą z mydłem. Jeśli roztwór znajdzie się w kontakcie z błonami śluzowymi, należy je dokładnie przepłukać wodą. Produkt leczniczy Eribulin Baxter powinien być przygotowywany i podawany wyłącznie przez personel odpowiednio przeszkolony w obchodzeniu się z substancjami cytotoksycznymi. Pracownice w ciąży nie powinny pracować z produktem leczniczym Eribulin Baxter.
W warunkach sterylnych produkt leczniczy Eribulin Baxter można rozcieńczyć do objętości 100 ml roztworem chlorku sodu do wstrzykiwań 9 mg/ml (0,9%). Po podaniu produktu zaleca się przepłukanie zestawu do wkłucia dożylnego roztworem chlorku sodu do wstrzykiwań 9 mg/ml (0,9%), w celu zapewnienia podania całej dawki. Produktu nie wolno mieszać z innymi produktami leczniczymi i nie należy rozcieńczać go 5% roztworem glukozy do wlewów.
W przypadku użycia kolca do podania produktu należy zapoznać się z instrukcją dostarczoną przez producenta wyrobu medycznego. Fiolki z produktem leczniczym Eribulin Baxter mają zatyczkę 13 mm. Wybrany wyrób medyczny powinien być kompatybilny z małymi zatyczkami do fiolek.
Fiolki produktu leczniczego Eribulin Baxter są przeznaczone wyłącznie do jednorazowego użytku. Wyrzucić nieużyte części produktu leczniczego Eribulin Baxter.
Wszelkie niewykorzystane resztki produktu leczniczego lub jego odpady należy usunąć zgodnie z lokalnymi przepisami.
7. PODMIOT ODPOWIEDZIALNY POSIADAJĄCY POZWOLENIE NA DOPUSZCZENIE DO OBROTU
Baxter Holding B.V.
Kobaltweg 49, 3542 CE
Utrecht, Holandia
8. NUMER POZWOLENIA / NUMERY POZWOLEŃ NA DOPUSZCZENIE DO OBROTU
EU/1/24/1819/001
9. DATA WYDANIA PIERWSZEGO POZWOLENIA NA DOPUSZCZENIE DO OBROTU
I DATA PRZEDŁUŻENIA POZWOLENIA
Data wydania pierwszego pozwolenia na dopuszczenie do obrotu: 01 lipca 2024
10. DATA ZATWIERDZENIA LUB CZĘŚCIOWEJ ZMIANY TEKSTU
CHARAKTERYSTYKI PRODUKTU LECZNICZEGO
Szczegółowe informacje o tym produkcie leczniczym są dostępne na stronie internetowej Europejskiej Agencji Leków https://www.ema.europa.eu
Więcej informacji o leku Eribulin Baxter