


Charakterystyka produktu leczniczego - Nexpovio
1. NAZWA PRODUKTU LECZNICZEGO
NEXPOVIO 20 mg – tabletki powlekane
2. SKŁAD JAKOŚCIOWY I ILOŚCIOWY
Każda tabletka powlekana zawiera 20 mg selineksoru.
Pełny wykaz substancji pomocniczych, patrz punkt 6.1.
3. POSTAĆ FARMACEUTYCZNA
Tabletka powlekana
Niebieska, okrągła, obustronnie wypukła tabletka powlekana (o grubości 4 mm i średnicy 7 mm) z wytłoczonym po jednej stronie kodem „K20”.
4. SZCZEGÓŁOWE DANE KLINICZNE
4.1 Wskazania do stosowania
NEXPOVIO jest wskazany do stosowania:
- w skojarzeniu z bortezomibem i deksametazonem w leczeniu dorosłych pacjentów ze szpiczakiem mnogim, u których zastosowano co najmniej jeden poprzedni rodzaj leczenia;
- w skojarzeniu z deksametazonem w leczeniu szpiczaka mnogiego u dorosłych, u których wcześniej zastosowano co najmniej cztery metody leczenia i u których choroba okazała się oporna na leczenie co najmniej dwoma inhibitorami proteasomu, dwoma środkami immunomodulującymi oraz przeciwciałem monoklonalnym przeciwko CD38 i którzy wykazywali progresję choroby na ostatniej terapii.
4.2 Dawkowanie i sposób podawania
Leczenie powinno być wdrażane i monitorowane pod nadzorem lekarzy mających doświadczenie w leczeniu szpiczaka mnogiego.
Dawkowanie
Selineksor w skojarzeniu z bortezomibem i deksametazonem (SVd)
Zalecane dawki selineksoru, bortezomibu i deksametazonu w oparciu o 35-dniowy cykl są następujące:
- Selineksor 100 mg przyjmowany doustnie raz w tygodniu w Dniu 1 każdego tygodnia. Dawka selineksoru nie powinna przekraczać 70 mg/m2 w jednej dawce.
Bortezomib 1,3 mg/m2 podawany podskórnie raz w tygodniu w Dniu 1 każdego tygodnia przez
4 tygodnie, po których następuje 1 tydzień przerwy.
- Deksametazon 20 mg przyjmowany doustnie dwa razy w tygodniu w Dniu 1 i 2 każdego tygodnia.
Leczenie selineksorem w skojarzeniu z bortezomibem i deksametazonem należy kontynuować do momentu wystąpienia progresji choroby lub niemożliwej do zaakceptowania toksyczności.
Selineksor w skojarzeniu z deksametazonem (Sd)
Zalecane dawki początkowe selineksoru i deksametazonu to:
- Selineksor 80 mg przyjmowany doustnie w dniach 1 i 3 każdego tygodnia.
- Deksametazon 20 mg przyjmowany doustnie w dniach 1 i 3 każdego tygodnia razem z selineksorem.
Leczenie selineksorem w skojarzeniu z deksametazonem należy kontynuować do momentu wystąpienia progresji choroby lub niemożliwej do zaakceptowania toksyczności.
Informacje na temat dawkowania produktów leczniczych podawanych z lekiem NEXPOVIO można znaleźć w Charakterystykach Produktów Leczniczych (ChPL) dotyczących tych produktów leczniczych.
Opóźnienie lub pominięcie przyjęcia dawki
W przypadku pominięcia lub opóźnienia dawki selineksoru lub wystąpienia wymiotów po przyjęciu dawki selineksoru nie należy przyjmować powtórnej dawki. Kolejną dawkę pacjent powinien przyjąć w kolejnym wyznaczonym dniu.
Modyfikacje dawki
Zalecane modyfikacje dawki produktu leczniczego NEXPOVIO w przypadku wystąpienia działań niepożądanych przedstawiono w Tabeli 1 i Tabeli 2.
Informacje na temat modyfikacji dawkowania produktów leczniczych podawanych z produktem NEXPOVIO można znaleźć w odpowiednich ChPL.
Tabela 1: Wstępnie określone etapy modyfikacji dawki w przypadku wystąpienia działań niepożądanych
Selineksor w skojarzeniu z bortezomibem i deksametazonem (SVd) | Selineksor w skojarzeniu z deksametazonem (Sd) | |
| Zalecana dawka początkowa | 100 mg raz na tydzień | 80 mg dni 1 i 3 każdego tygodnia (160 mg łącznie na tydzień) |
| Pierwsze zmniejszenie dawki | 80 mg raz na tydzień | 100 mg raz na tydzień |
| Drugie zmniejszenie dawki | 60 mg raz na tydzień | 80 mg raz na tydzień |
| Trzecie zmniejszenie dawki | 40 mg raz na tydzień | 60 mg raz na tydzień |
| Odstawienie* | ||
* Jeśli objawy nie ustąpią, produkt leczniczy należy odstawić
Tabela 2: Wytyczne dotyczące modyfikacji dawki w przypadku wystąpienia działań niepożądanych
| Działanie niepożądanea | Wystąpienie | Działanie |
| Hematologiczne działania niepożądane | ||
| Małopłytkowość | ||
| Liczba płytek krwi od 25 000 do mniej niż 75 000/mikrolitr | Dowolne |
|
Liczba płytek krwi od 25 000 do mniej niż 75 000/mikrolitr z jednoczesnym krwawieniem | Dowolne |
|
| Działanie niepożądanea | Wystąpienie | Działanie |
| Liczba płytek krwi poniżej 25 000/mikrolitr | Dowolne |
|
| Neutropenia | ||
Bezwzględna liczba neutrofilów od 0,5 do 1,0x10⁹/L bez towarzyszącej gorączki | Dowolne |
|
Bezwzględna liczba neutrofilów poniżej 0,5x10⁹/L ALBO Gorączka neutropeniczna | Dowolne |
|
| Niedokrwistość | ||
| Stężenie hemoglobiny poniżej 8,0 g/dL | Dowolne |
|
| Następstwa mogą zagrażać życiu (wskazana nagła interwencja) | Dowolne |
|
| Działania niepożądane inne niż hematologiczne | ||
| Hiponatremia | ||
Stężenie sodu wynoszące 130 mmol/L lub mniej | Dowolne |
|
| Zmęczenie | ||
Stopnia 2 trwające dłużej niż 7 dni ALBO Stopnia 3 | Dowolne |
|
| Działanie niepożądanea | Wystąpienie | Działanie |
| Nudności i wymioty | ||
Nudności stopnia 1 lub 2 (znaczne zmniejszenie ilości spożywanych pokarmów ze znaczącą utratą masy ciała, odwodnieniem lub niedożywieniem) ALBO Wymioty stopnia 1 lub 2 (maksymalnie 5 epizodów w ciągu) | Dowolne |
|
Nudności stopnia 3 (niewystarczające spożycie kalorii lub płynów) ALBO Wymioty stopnia 3 lub wyższego (co najmniej 6 epizodów w ciągu dnia) | Dowolne |
|
| Biegunka | ||
Stopnia 2 (zwiększenie dobowej liczby stolców o 4 do 6 w porównaniu z punktem początkowym) | 1. |
|
|
| |
Stopnia 3 lub wyższego (zwiększenie dobowej liczby stolców o 7 lub więcej w porównaniu z punktem początkowym; wskazana hospitalizacja) | Dowolne |
|
| Utrata masa ciała i jadłowstręt | ||
Utrata masy ciała o 10% do mniej niż 20% LUB Jadłowstręt z towarzyszącą utratą masy ciała lub niedożywieniem | Dowolne |
|
| Działanie niepożądanea | Wystąpienie | Działanie |
| Działania niepożądane związane z oczami | ||
Stopnia 2, z wyłączeniem zaćmy | Dowolne |
|
Stopnia ≥ 3, z wyłączeniem zaćmy | Dowolne |
|
| Pozostałe inne niż hematologiczne działania niepożądane | ||
| Stopnia 3 lub 4 (zagrażające życiu) | Dowolne |
|
a. Wspólne kryteria terminologiczne dla zdarzeń niepożądanych Narodowego Instytutu Raka (National Cancer Institute Common Terminology Criteria for Adverse Events, NCI CTCAE) w wersji 4.03.
Szczególne grupy pacjentów
Osoby w podeszłym wieku
U pacjentów w wieku powyżej 65 lat nie jest wymagane dostosowanie dawki selineksoru (patrz punkty 4.8, 5.1 i 5.2).
Zaburzenia czynności nerek
U pacjentów z łagodnymi, umiarkowanymi lub ciężkimi zaburzeniami czynności nerek nie jest wymagane dostosowanie dawki selineksoru (patrz punkt 5.2). Nie ma danych u pacjentów ze schyłkową chorobą nerek lub poddawanych hemodializie, które wspierają zalecenia dotyczące dawki.
Zaburzenia czynności wątroby
U pacjentów z łagodnymi zaburzeniami czynności wątroby nie jest wymagane dostosowanie dawki selineksoru (bilirubina całkowita (ang. total bilirubin, TB) ≤1 × górna granica normy (GGN) i aminotransferaza asparaginianowa (AST) >1 × GGN lub TB >1 do 1,5 × GGN i dowolna wartość AST) lub z umiarkowanymi zaburzeniami czynności wątroby (TB >1,5 do 3 × GGN i dowolna wartość AST). U pacjentów z ciężkimi zaburzeniami czynności wątroby (TB >3 × GGN i dowolna wartość AST) należy zmniejszyć początkową dawkę selineksoru zgodnie z Tabelą 3 (patrz punkt 5.2). Kolejne dawki można zwiększać lub zmniejszać w zależności od indywidualnego bezpieczeństwa i tolerancji.
Tabela 3: Zalecenia dotyczące dawki początkowej u pacjentów z ciężkimi zaburzeniami czynności wątroby
| Stężenie bilirubiny | Selineksor w skojarzeniu z bortezomibem i deksametazonem (SVd) | Selineksor w skojarzeniu z deksametazonem (Sd) | |
| Ciężkie zaburzenia | >3 × GGN | 80 mg raz na tydzień | 100 mg raz na tydzień |
czynności wątroby (według klasyfikacji zaburzeń czynności wątroby NCI- ODWG) | (dowolna wartość AST) |
NCI-ODWG = Grupa robocza ds. dysfunkcji narządów Narodowego Instytutu Raka (National Cancer Institute Organ Dysfunction Working Group)
AST = aminotransferaza asparaginianowa; GGN = górna granica normy
Zalecenia dotyczące dawkowania odnoszą się do dawki początkowej. Kolejne dawki można zwiększać lub zmniejszać w zależności od indywidualnego bezpieczeństwa i tolerancji.
Dzieci i młodzież
Nie określono dotychczas bezpieczeństwa stosowania ani skuteczności produktu leczniczego NEXPOVIO u dzieci w wieku poniżej 18 lat. Dane nie są dostępne (patrz punkt 5.1 i 5.2).
Produktu leczniczego NEXPOVIO nie stosowano w wystarczającym zakresie w leczeniu szpiczaka mnogiego u dzieci w wieku poniżej 18 lat.
Sposób podawania
Produkt leczniczy NEXPOVIO jest przeznaczony do podania doustnego.
Produkt leczniczy NEXPOVIO w skojarzeniu z bortezomibem i deksametazonem (SVd) należy przyjmować doustnie raz na tydzień mniej więcej o tej samej porze w dniu 1 każdego tygodnia.
Produkt leczniczy NEXPOVIO w skojarzeniu z deksametazonem (Sd) należy przyjmować w dniach 1 i 3 każdego tygodnia mniej więcej o tej samej porze.
Tabletki należy połykać w całości, popijając wodą. Tabletek nie należy rozkruszać, rozgryzać, łamać ani dzielić, aby uniknąć ryzyka podrażnienia skóry przez substancję czynną. Produkt leczniczy można przyjmować w trakcie posiłku lub niezależnie od posiłków.
4.3. Przeciwwskazania
Nadwrażliwość na substancję czynną lub na którąkolwiek substancję pomocniczą wymienioną w punkcie 6.1.
4.4 Specjalne ostrzeżenia i środki ostrożności dotyczące stosowania
W przypadku produktów leczniczych podawanych w skojarzeniu z selineksorem należy zapoznać się z treścią Charakterystyki Produktu Leczniczego (ChPL) tych produktów przed rozpoczęciem leczenia, w tym specjalnymi ostrzeżeniami i środkami ostrożności dotyczącymi stosowania i zalecanych leków towarzyszących.
Zalecane leki towarzyszące
Pacjentom należy zalecić konieczności przyjmowania odpowiedniej ilości płynów i spożywania odpowiedniej ilości kalorii przez cały czas trwania leczenia. U pacjentów zagrożonych odwodnieniem należy rozważyć nawadnianie dożylne.
Przed rozpoczęciem i w trakcie leczenia produktem leczniczym NEXPOVIO należy wdrożyć towarzyszące leczenie profilaktyczne antagonistą 5-HT3 lub innymi lekami przeciwwymiotnymi (patrz punkt 4.8).
Parametry hematologiczne
U pacjentów należy wykonać badanie morfologiczne krwi w punkcie początkowym, a następnie powtarzać je w trakcie leczenia i w przypadku wystąpienia wskazań klinicznych. Przez pierwsze dwa miesiące leczenia monitorowanie powinno być częstsze.
Małopłytkowość
Często zgłaszano u pacjentów otrzymujących selineksor zdarzenia małopłytkowe (małopłytkowość i spadek liczby płytek krwi), które mogą mieć ciężki przebieg (stopień 3/4). Małopłytkowość stopnia 3/4 może czasami prowadzić do istotnego klinicznie krwawienia, a w rzadkich przypadkach do potencjalnie śmiertelnego krwotoku (patrz punkt 4.8).
W przypadku wystąpienia małopłytkowości można przerwać podawanie produktu leczniczego lub zmodyfikować dawkę, zastosować transfuzję płytek krwi lub inne leczenie według wskazań klinicznych. Pacjentów należy monitorować pod kątem objawów podmiotowych i przedmiotowych krwawienia i bezzwłocznie poddawać ocenie. Wytyczne dotyczące modyfikacji dawki można znaleźć w Tabeli 1 i Tabeli 2 w punkcie 4.2.
Neutropenia
Podczas stosowania selineksoru zgłaszano neutropenię, w tym ciężką neutropenię (stopień 3/4). W kilku przypadkach u pacjentów z neutropenią stopnia 3/4 wystąpiły zakażenia współwystępujące (patrz punkt 4.8).
Pacjentów z neutropenią należy monitorować pod kątem objawów podmiotowych i przedmiotowych zakażenia i bezzwłocznie poddawać ocenie. W przypadku wystąpienia neutropenii można przerwać podawanie produktu leczniczego, zmodyfikować dawkę lub zastosować czynniki stymulujące tworzenie kolonii według wskazań klinicznych. Wytyczne dotyczące modyfikacji dawki można znaleźć w Tabeli 1 i Tabeli 2 w punkcie 4.2.
Toksyczność dotycząca układu pokarmowego
Nudności, wymioty i biegunka, które czasami mogą mieć ciężki przebieg i wymagać zastosowania przeciwwymiotnych i przeciwbiegunkowych produktów leczniczych (patrz punkt 4.8).
Przed rozpoczęciem i w trakcie leczenia selineksorem należy wdrożyć profilaktykę antagonistami 5HT3 lub innymi lekami przeciwwymiotnymi. Pacjentom obarczonym ryzykiem należy podawać płyny z elektrolitami, aby zapobiec odwodnieniu.
Nudności lub wymioty można leczyć przy zastosowaniu przerwania, modyfikacji dawki, i (lub) rozpoczęcie podawania innych przeciwwymiotnych produktów leczniczych zgodnie ze wskazaniami klinicznymi. W przypadku wystąpienia biegunki można przerwać, zmodyfikować dawkę i (lub) podać leki przeciwbiegunkowe. Wytyczne dotyczące modyfikacji dawki można znaleźć w Tabeli 1 i Tabeli 2 w punkcie 4.2.
Utrata masy ciała i jadłowstręt
Selineksor może powodować utratę masy ciała i jadłowstręt. Należy skontrolować masę ciała, stan odżywienia i objętość pacjenta w punkcie początkowym, następnie powtarzać kontrole w trakcie leczenia i zgodnie ze wskazaniami klinicznymi. Przez pierwsze dwa miesiące leczenia monitorowanie powinno być częstsze. U pacjentów, u których wystąpi lub zaostrzy się spadek apetytu i utrata masy ciała, może być konieczna modyfikacja dawki, zastosowanie środków pobudzających apetyt lub konsultacja dietetyczna. Wytyczne dotyczące modyfikacji dawki można znaleźć w Tabeli 1 i Tabeli 2 w punkcie 4.2.
Stan splątania i zawroty głowy
Selineksor może powodować stan splątania i zawroty głowy. Pacjentów należy poinformować, by unikali sytuacji, w których zawroty głowy lub stan splątania mogą stanowić zagrożenie, oraz nie przyjmowali innych produktów leczniczych mogących powodować stan splątania i zawroty głowy bez wcześniejszej konsultacji lekarskiej. Pacjentów należy poinformować, że do momentu ustąpienia objawów nie powinni prowadzić pojazdów ani obsługiwać maszyn (patrz punkt 4.7).
Hiponatremia
Selineksor może powodować hiponatremię. Należy skontrolować stężenie sodu we krwi pacjenta w punkcie początkowym, następnie powtarzać kontrole w trakcie leczenia i zgodnie ze wskazaniami klinicznymi. Przez pierwsze dwa miesiące leczenia monitorowanie powinno być częstsze. Prawidłowe stężenia sodu przy współistniejącej hiperglikemii (stężenie glukozy w surowicy >150 mg/dL) i wysokie stężenia paraprotein w surowicy. Hiponatremię należy leczyć zgodnie z wytycznymi medycznymi (dożylne podanie roztworu chlorku sodu lub zastosowanie tabletek zawierających sól), w tym poprzez modyfikację diety. Może okazać się konieczne przerwanie podawania selineksoru lub modyfikacja dawki. Wytyczne dotyczące modyfikacji dawki można znaleźć w Tabeli 1 i Tabeli 2 w punkcie 4.2.
Zaćma
Selineksor może powodować wystąpienie zaćmy lub pogorszenie jej stanu (patrz punkt 4.8). W uzasadnionych klinicznie przypadkach można przeprowadzić badanie okulistyczne. Zaćmę należy leczyć zgodnie z wytycznymi medycznymi, w tym operacyjnie, jeśli jest to uzasadnione.
Zespół rozpadu guza
U pacjentów przyjmujących selineksor zgłaszano występowanie zespołu rozpadu guza (ang. tumour lysis syndrome, TLS). Pacjentów obarczonych dużym ryzykiem zespołu rozpadu guza należy ściśle monitorować. W przypadku wystąpienia zespołu rozpadu guza należy bezzwłocznie wdrożyć leczenie zgodnie z wytycznymi instytucji.
Kobiety w wieku rozrodczym / antykoncepcja u mężczyzn i kobiet
Kobiety w wieku rozrodczym należy poinformować, że powinny unikać zajścia w ciążę lub powstrzymać się od stosunków płciowych w trakcie leczenia selineksorem i przez co najmniej tydzień po przyjęciu ostatniej dawki selineksoru.
Kobiety w wieku rozrodczym i mężczyznzdolnych do reprodukcji również należy poinformować, że powinni stosować skuteczne metody antykoncepcji lub powstrzymać się od stosunków płciowych, aby zapobiec zajściu partnerki w ciążę w trakcie leczenia selineksorem i przez co najmniej tydzień po przyjęciu ostatniej dawki selineksoru (patrz punkt 4.6).
Substancje pomocnicze
Produkt zawiera mniej niż 1 mmol (23 mg) sodu na tabletkę 20 mg, to znaczy produkt uznaje się za „wolny od sodu”.
4.5 Interakcje z innymi produktami leczniczymi i inne rodzaje interakcji
Nie zaobserwowano żadnych istotnych klinicznie różnic w farmakokinetyce selineksoru podczas jednoczesnego podawania z silnym induktorem CYP3A4 i z induktorem UGT, karbamazepiną (dawka karbamazepiny do 300 mg dwa razy na dobę).
Nie zaobserwowano żadnych istotnych klinicznie różnic w farmakokinetyce selineksoru podczas jednoczesnego podawania z silnym inhibitorem CYP3A4, klarytromycyną (500 mg doustnie dwa razy na dobę przez 7 dni).
Nie zaobserwowano żadnych klinicznie istotnych różnic pod względem farmakokinetyki selineksoru w przypadku podawania w skojarzeniu z paracetamolem w dawce do 1 000 mg na dobę.
4.6 Wpływ na płodność, ciążę i laktację
Kobiety w wieku rozrodczym / antykoncepcja u mężczyzn i kobiet
Kobiety w wieku rozrodczym należy poinformować, że powinny unikać zajścia w ciążę lub powstrzymać się od stosunków płciowych w trakcie leczenia selineksorem i przez co najmniej tydzień po przyjęciu ostatniej dawki selineksoru. U kobiet zdolnych do posiadania potomstwa zaleca się wykonanie testu ciążowego przed rozpoczęciem leczenia selineksorem.
Kobiety w wieku rozrodczym i mężczyzn zdolnych do reprodukcji również należy poinformować, że powinni stosować skuteczne metody antykoncepcji lub powstrzymać się od stosunków płciowych, aby zapobiec zajściu partnerki w ciążę w trakcie leczenia selineksorem i przez co najmniej tydzień po przyjęciu ostatniej dawki selineksoru.
Ciąża
Nie ma danych dotyczących stosowania selineksoru u kobiet w ciąży. Badania na zwierzętach wykazały, że selineksor może powodować uszkodzenia płodu (patrz punkt 5.3). Selineksor nie jest zalecany do stosowania w okresie ciąży oraz u kobiet w wieku rozrodczym nie stosujących skutecznej metody antykoncepcji.
Jeśli pacjentka zajdzie w ciążę podczas leczenia selineksorem, należy natychmiast odstawić produkt leczniczy, a pacjentkę poddać ocenie pod kątem możliwego ryzyka dla płodu.
Karmienie piersią
Nie wiadomo, czy selineksor lub jego metabolity są wydalane z ludzkim mlekiem. Nie można wykluczyć ryzyka dla dziecka karmionego piersią. Karmienie piersią należy przerwać na okres leczenia selineksorem i co najmniej jednego tygodnia po przyjęciu ostatniej dawki.
Płodność
Jak wynika z badań na zwierzętach, selineksor może upośledzać płodność u kobiet i mężczyzn (patrz punkt 5.3).
4.7 Wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn
Selineksor może wywierać znaczny wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn. Selineksor może powodować zmęczenie, stan splątania i zawroty głowy. Pacjentów należy poinformować, by unikali sytuacji, w których zawroty głowy lub stan splątania mogą stanowić zagrożenie, oraz nie przyjmowali innych produktów leczniczych mogących powodować stan splątania i zawroty głowy bez wcześniejszej konsultacji lekarskiej. Pacjentów należy poinformować, że nie powinni prowadzić pojazdów ani obsługiwać maszyn, jeśli wystąpi u nich którykolwiek z tych objawów.
4.8 Działania niepożądane
Podsumowanie profilu bezpieczeństwa
Bezpieczeństwo stosowania selineksoru w skojarzeniu z bortezomibem i deksametazonem oceniano u 195 pacjentów ze szpiczakiem mnogim. Najczęściej występującymi działaniami niepożądanymi (≥ 30%) były: małopłytkowość (62%), nudności (50%), zmęczenie (42%), niedokrwistość (37%), zmniejszenie apetytu (35%), biegunka (33%) i neuropatia obwodowa (33%).
Najczęściej zgłaszane ciężkie działania niepożądane, które wystąpiły (≥3%), to zapalenie płuc (14,9%), zaćma (4,6%), posocznica (4,1%), biegunka (3,6%), wymioty (3,6%) i niedokrwistość (3,1%).
Bezpieczeństwo stosowania selineksoru w skojarzeniu z deksametazonem oceniono u 214 pacjentów ze szpiczakiem mnogim, w tym u 83 pacjentów z chorobą oporną na pięć terapii. Najczęściej występującymi działaniami niepożądanymi (≥ 30%) były: nudności (75%), małopłytkowość (75%), zmęczenie (66%), niedokrwistość (60%), zmniejszenie apetytu (56%), spadek masy ciała (49%), biegunka (47%), wymioty (43%), hiponatremia (40%), neutropenia (36%) i leukopenia (30%).
Najczęściej zgłaszane ciężkie działania niepożądane (≥3%), które wystąpiły, to zapalenie płuc (7,5%), posocznica (6,1%), małopłytkowość (4,7%), ostre uszkodzenie nerek (3,7%) i niedokrwistość (3,3%).
Tabelaryczny wykaz działań niepożądanych
Działania niepożądane zgłoszone w badaniach klinicznych z zastosowaniem selineksoru w skojarzeniu z bortezomibem i deksametazonem (SVd) wymieniono w Tabeli 4.
Działania niepożądane zgłoszone w badaniach klinicznych z zastosowaniem selineksoru w skojarzeniu z deksametazonem (Sd) wymieniono w Tabeli 5.
Działania te przedstawiono według klasyfikacji układów i narządów (SOC) oraz według częstości. Kategorie częstości zdefiniowano następująco: bardzo często (≥ 1/10); często (≥ 1/100 do < 1/10); niezbyt często (≥ 1/1000 do < 1/100); rzadko (≥ 1/10 000 do < 1/1000); bardzo rzadko (< 1/10 000), częstość nieznana (częstość nie może być określona na podstawie dostępnych danych). W ramach każdej kategorii klasyfikacji działania niepożądane wymieniono w kolejności od najcięższych.
Tabela 4: Działania niepożądane produktu leczniczego obserwowane u pacjentów ze szpiczakiem mnogim leczonych selineksorem w skojarzeniu z bortezomibem i deksametazonem (SVd)
| Klasyfikacja układów i narządów/ preferowany termin | Wszystkie ciężkie działania niepożądane produktu leczniczego/ częstość występowania | Ciężkie działania niepożądane produktu leczniczego stopnia 3–4/ częstość występowania |
| Zakażenia i zarażenia pasożytnicze | Bardzo często Zapalenie płuc*, zakażenie górnych dróg oddechowych, zapalenie oskrzeli, zapalenie nosogardzieli Często Posocznica*, zapalenie dolnych dróg oddechowych | Bardzo często Zapalenie płuc* Często Posocznica*, zapalenie dolnych dróg oddechowych, zapalenie oskrzeli, zapalenie górnych dróg oddechowych |
| Zaburzenia krwi i układu chłonnego | Bardzo często Małopłytkowość, niedokrwistość, neutropenia* Często Leukopenia, limfopenia | Bardzo często Małopłytkowość, niedokrwistość Często Neutropenia*, limfopenia Niezbyt często Leukopenia |
| Zaburzenia metabolizmu i odżywiania | Bardzo często Zmniejszenie apetytu Często Hiponatremia, odwodnienie, hipokaliemia, hipokalcemia, hipofosfatemia, hiperkalemia, hipomagnezemia | Często Hiponatremia, odwodnienie, zmniejszenie apetytu, hipokaliemia, hipokalcemia, hipofosfatemia |
| Zaburzenia psychiczne | Bardzo często Bezsenność Często Stan splątania | Często Stan splątania, bezsenność |
| Zaburzenia układu nerwowego | Bardzo często Neuropatia obwodowa, zawroty głowy, ból głowy Często | Często Omdlenia, neuropatia obwodowa Niezbyt często |
| Klasyfikacja układów i narządów/ preferowany termin | Wszystkie ciężkie działania niepożądane produktu leczniczego/ częstość występowania | Ciężkie działania niepożądane produktu leczniczego stopnia 3–4/ częstość występowania |
Omdlenia, amnezja*, zaburzenia równowagi, zaburzenia smaku, zaburzenia odczuwania smaku | Ból głowy, zawroty głowy, amnezja* | |
| Zaburzenia ucha i błędnika | Często Zawroty głowy | Brak |
| Zaburzenia oka | Bardzo często Zaćma, niewyraźne widzenie* | Bardzo często Zaćma Często Niewyraźne widzenie* |
| Zaburzenia serca | Często Tachykardia | Brak |
| Zaburzenia naczyniowe | Często Niedociśnienie tętnicze | Często Niedociśnienie tętnicze |
| Zaburzenia układu oddechowego, klatki piersiowej i śródpiersia | Bardzo często Kaszel Często Duszność*, krwotok z nosa | Często Krwotok z nosa Niezbyt często Duszność*, kaszel |
| Zaburzenia żołądka i jelit | Bardzo często Nudności, biegunka, wymioty, zaparcia Często Ból brzucha, niestrawność, suchość błony śluzowej jamy ustnej, wzdęcia | Często Nudności, biegunka, wymioty |
| Zaburzenia skóry i tkanki podskórnej | Często Łysienie, poty nocne*, świąd | Niezbyt często Poty nocne* |
| Zaburzenia mięśniowo-szkieletowe i tkanki łącznej | Często Hiperkreatynemia | Często Hiperkreatynemia |
| Zaburzenia nerek i dróg moczowych | Często Ostre uszkodzenie nerek | Często Ostre uszkodzenie nerek |
| Zaburzenia ogólne i stany w miejscu podania | Bardzo często Zmęczenie, gorączka, astenia Często Ogólne pogorszenie stanu zdrowia, złe samopoczucie, obrzęk | Bardzo często Zmęczenie Często Gorączka, astenia, ogólne pogorszenie stanu zdrowia |
| Badania diagnostyczne | Bardzo często Spadek masy ciała Często Podwyższona aktywność aminotransferazy asparaginianowej, podwyższona aktywność aminotransferazy alaninowej | Często Spadek masy ciała, podwyższona aktywność aminotransferazy asparaginianowej, podwyższona aktywność aminotransferazy alaninowej |
| Urazy, zatrucia i powikłania po zabiegach | Często Upadki, stłuczenia | Często Upadki |
* Grupowanie więcej niż jednego preferowanego terminu MedDRA, w tym:
- Zapalenie płuc: zapalenie płuc, zakażenie płuc, zapalenie płuc pneumokokowe, zapalenie płuc grypowe, zapalenie płuc spowodowane wirusami parainfluenzy, bakteryjne zapalenie płuc i grzybicze zapalenie płuc
- Posocznica: posocznica, wstrząs septyczny, posocznica gronkowcowa i posocznica moczopochodna
- Neutropenia: neutropenia i gorączka neutropeniczna
- Amnezja: amnezja i zaburzenia pamięci
- Niewyraźne widzenie: niewyraźne widzenie, pogorszenie wzroku i zmniejszona ostrość wzroku
- Duszność: duszność i duszność wysiłkowa
Poty nocne: poty nocne i nadmierne pocenie się
Tabela 5: Działania niepożądane produktu leczniczego obserwowane u pacjentów leczonych selineksorem w skojarzeniu z deksametazonem (Sd)
Klasyfikacja układów i narządów/ preferowany termin | Wszystkie działania niepożądane produktu leczniczego/częstość występowania | Działania niepożądane produktu leczniczego stopnia 3–4/częstość występowania |
| Zakażenia i zarażenia pasożytnicze | Bardzo często Zapalenie płuc, zakażenie górnych dróg oddechowych Często Posocznica, bakteriemia | Często Zapalenie płuc, posocznica, bakteriemia Niezbyt często Zakażenie górnych dróg oddechowych |
| Zaburzenia krwi i układu chłonnego | Bardzo często Małopłytkowość, niedokrwistość, neutropenia, leukopenia, limfopenia Często Gorączka neutropeniczna | Bardzo często Małopłytkowość, niedokrwistość, neutropenia, leukopenia, limfopenia Często Gorączka neutropeniczna |
| Zaburzenia metabolizmu i odżywiania | Bardzo często Hiponatremia, odwodnienie, zmniejszenie apetytu, hiperglikemia, hipokalemia Często Hipokalcemia, hipofosfatemia, hiperkalemia, hipomagnezemia, hiperamylazemia, hiperurykemia, hiperlipazemia Niezbyt często Zespół rozpadu guza | Bardzo często Hiponatremia Często Odwodnienie, zmniejszenie apetytu, hipokalemia, hiperglikemia, hipokalcemia, hiperkalemia, hiperamylazemia, hipofosfatemia, hiperurykemia hiperlipazemia Niezbyt często Zespół rozpadu guza |
| Zaburzenia psychiczne | Bardzo często Stan splątania, bezsenność Często Majaczenie, halucynacje | Często Stan splątania, bezsenność Niezbyt często Majaczenie, halucynacje |
| Zaburzenia układu nerwowego | Bardzo często Zawroty głowy, zaburzenia odczuwania smaku, ból głowy | Często Omdlenia, zaburzenia poznawcze |
Klasyfikacja układów i narządów/ preferowany termin | Wszystkie działania niepożądane produktu leczniczego/częstość występowania | Działania niepożądane produktu leczniczego stopnia 3–4/częstość występowania |
Często Neuropatia obwodowa, omdlenia, utrata smaku, zaburzenia odczuwania smaku, zaburzenia równowagi, zaburzenia poznawcze, zaburzenia koncentracji zaburzenia pamięci Niezbyt często Encefalopatia | Niezbyt często Neuropatia obwodowa, encefalopatia | |
| Zaburzenia oka | Bardzo często Niewyraźne widzenie Często Zaćma, pogorszenie wzroku | Często Zaćma Niezbyt często Niewyraźne widzenie, pogorszenie wzroku |
| Zaburzenia serca | Często Tachykardia | Brak |
| Zaburzenia naczyniowe | Często Niedociśnienie tętnicze | Niezbyt często Niedociśnienie tętnicze |
| Zaburzenia układu oddechowego, klatki piersiowej i śródpiersia | Bardzo często Duszność, krwotok z nosa, kaszel | Często Duszność Niezbyt często Krwotok z nosa |
| Zaburzenia żołądka i jelit | Bardzo często Nudności, biegunka, wymioty, ból brzucha, zaparcia Często Niestrawność, suchość błony śluzowej jamy ustnej, uczucie dyskomfortu w jamie brzusznej, wzdęcia | Często Nudności, biegunka, wymioty, zaparcia Niezbyt często Ból brzucha |
| Zaburzenia skóry i tkanki podskórnej | Często Łysienie, poty nocne, świąd | Brak |
| Zaburzenia mięśniowo-szkieletowe i tkanki łącznej | Często Skurcze mięśni, hiperkreatynemia | Niezbyt często Skurcze mięśni, hiperkreatynemia |
| Zaburzenia nerek i dróg moczowych | Często Ostre uszkodzenie nerek | Często Ostre uszkodzenie nerek |
| Zaburzenia ogólne i stany w miejscu podania | Bardzo często Zmęczenie, gorączka, astenia Często Ogólne pogorszenie stanu zdrowia, złe samopoczucie, zaburzenia chodu, dreszcze | Bardzo często Zmęczenie Często Astenia, ogólne pogorszenie stanu zdrowia, ból Niezbyt często Gorączka |
| Badania diagnostyczne | Bardzo często | Często |
Klasyfikacja układów i narządów/ preferowany termin | Wszystkie działania niepożądane produktu leczniczego/częstość występowania | Działania niepożądane produktu leczniczego stopnia 3–4/częstość występowania |
Spadek masy ciała Często Podwyższona aktywność aminotransferazy asparaginianowej, podwyższona aktywność aminotransferazy alaninowej, podwyższona aktywność fosfatazy alkalicznej we krwi | Podwyższona aktywność aminotransferazy alaninowej Niezbyt często Spadek masy ciała, podwyższona aktywność aminotransferazy asparaginianowej | |
| Urazy, zatrucia i powikłania po zabiegach | Często Upadki | Często Upadki |
Opis wybranych działań niepożądanych
Zakażenia
Najczęściej występującym działaniem toksycznym innym niż hematologiczne było zakażenie.
U pacjentów, którzy otrzymali SVd, przypadki zakażenia zgłoszono u 70% pacjentów, a u 28% pacjentów zakażenia były stopnia 3 lub 4. Przypadki ciężkiego zakażenia zgłoszono u 28% pacjentów, a u 4% leczonych pacjentów zakażenie zakończyło się zgonem. Najczęściej zgłaszanymi zakażeniami były zapalenie płuc i zakażenia górnych dróg oddechowych u odpowiednio 21% i 15% pacjentów. Zakażenia wymusiły odstawienie produktu u 1% pacjentów, czasowe przerwanie leczenia u 48% i zmniejszenie dawki u 10% pacjentów.
U pacjentów, którzy otrzymali Sd, zakażenia zgłaszano u 53% pacjentów. W tym u 22% pacjentów było to zakażenie stopnia 3 lub 4. Najczęściej zgłaszanymi zakażeniami były zapalenie płuc i zakażenia górnych dróg oddechowych (odpowiednio u 15% i 13% pacjentów), przy czym 25% zgłoszonych zakażeń miało ciężki przebieg, a 3% zakażeń u leczonych pacjentów zakończyło się zgonem. Zakażenia wymusiły odstawienie produktu u 7% pacjentów, czasowe przerwanie leczenia u 19% i zmniejszenie dawki u 1% pacjentów.
Małopłytkowość
U pacjentów, którzy otrzymali SVd, przypadki małopłytkowości wystąpiły u 62% pacjentów, a u 41% pacjentów małopłytkowość była stopnia 3 lub 4. Małopłytkowość miała ciężki przebieg u 2% pacjentów. Spośród 41% pacjentów z małopłytkowością stopnia 3 lub 4 u 5% pacjentów zgłoszono współwystępujące zdarzenia w postaci krwawienia o nasileniu co najmniej stopnia 3 (współwystępowanie definiowano jako wystąpienie w odstępie ±5 dni). Krwotok zakończył się zgonem u 2% pacjentów z małopłytkowością. Małopłytkowość wymusiła odstawienie produktu u 2% pacjentów, czasowe przerwanie leczenia u 35% i zmniejszenie dawki u 33% pacjentów.
U pacjentów, którzy otrzymali Sd, małopłytkowość wystąpiła u 75% pacjentów, przy czym 65% tych działań niepożądanych produktu leczniczego określono jako stopnia 3 lub 4. Małopłytkowość miała ciężkie nasilenie u 5% pacjentów. Spośród 65% pacjentów z małopłytkowością stopnia 3 lub 4 u 5% pacjentów zgłoszono współwystępujące zdarzenia w postaci krwawienia o nasileniu ciężkim/stopnia 3 (współwystępowanie definiowano jako wystąpienie w odstępie ± 5 dni). Małopłytkowość wymusiła odstawienie produktu u 3% pacjentów, czasowe przerwanie leczenia u 22% i zmniejszenie dawki u 32% pacjentów.
W przypadku wystąpienia małopłytkowości można zmodyfikować dawkę (patrz punkt 4.2), zastosować leczenie wspomagające lub transfuzję płytek krwi. Pacjentów należy monitorować pod kątem objawów podmiotowych i przedmiotowych krwawienia i bezzwłocznie poddawać ocenie (patrz punkt 4.4).
Neutropenia
U pacjentów, którzy otrzymali SVd, przypadki neutropenii wystąpiły u 16% pacjentów, a u 10% pacjentów zdarzenia neutropenii były stopnia 3 lub 4. Neutropenia miała ciężki przebieg u 1% pacjentów. U żadnego z pacjentów nie odstawiono produktu z powodu neutropenii, natomiast u 9% pacjentów neutropenia wymusiła czasowe przerwanie leczenia, a u 5% pacjentów zmniejszenie dawki.
Gorączka neutropeniczna, zgłoszona jako ciężka stopnia 4, wystąpiła u jednego pacjenta (< 1%), który przyjmował SVd. Ciężka postać gorączki neutropenicznej wymusiła przerwanie leczenia i zmniejszenie dawki; gorączka neutropeniczna nie doprowadziła do ani jednego przypadku odstawienia produktu. Spośród 19 pacjentów z neutropenią stopnia 3 lub wyższego u 3 (16%) pacjentów zgłoszono współwystępujące zakażenia o nasileniu ciężkim/stopnia 3 lub wyższego (współwystępowanie definiowano jako wystąpienie w odstępie ±5 dni). Współwystępujące zakażenia stopnia 3 lub wyższego obejmowały zapalenie dolnych dróg oddechowych, zapalenie oskrzeli i zakażenie ucha (po 1 pacjencie w każdym przypadku).
U pacjentów, którzy otrzymali Sd, neutropenia wystąpiła u 36% pacjentów, przy czym w 25% z tych przypadków była to neutropenia stopnia 3 lub 4. Neutropenia miała ciężkie nasilenie u 1% pacjentów. U żadnego z pacjentów nie odstawiono produktu z powodu neutropenii, natomiast u 2% pacjentów neutropenia wymusiła czasowe przerwanie leczenia, a u 6% pacjentów – zmniejszenie dawki.
Gorączka neutropeniczna wystąpiła u 3% pacjentów; we wszystkich przypadkach była to gorączka neutropeniczna stopnia 3 lub 4. Ciężką postać gorączki neutropenicznej zgłoszono u 2% pacjentów i wymusiła ona odstawienie produktu, czasowe przerwanie leczenia lub zmniejszenie dawki u mniej niż 1% pacjentów (każde z tych działań było niezbędne u mniej niż 1% pacjentów). Spośród 53 pacjentów z neutropenią stopnia 3 lub wyższego, u 6 (11%) pacjentów zgłoszono współwystępujące zakażenia o nasileniu ciężkim/stopnia 3 lub wyższego (współwystępowanie definiowano jako wystąpienie w odstępie ± 5 dni). Najczęściej zgłaszanym zakażeniem współwystępującym stopnia 3 lub wyższego było zakażenie dróg moczowych (3 pacjentów) i posocznica (2 pacjentów).
Niedokrwistość
U pacjentów, którzy otrzymali SVd, przypadki anemii wystąpiły u 37% pacjentów, a u 16% pacjentów zdarzenia anemii były stopnia 3. Żaden pacjent nie miał anemii stopnia 4 lub 5. Anemia miała ciężki przebieg u 3% pacjentów. Niedokrwistość wymusiła odstawienie produktu u 1% pacjentów, czasowe przerwanie leczenia u 6% pacjentów i zmniejszenie dawki u 3% pacjentów.
U pacjentów, którzy otrzymali Sd, niedokrwistość wystąpiła u 61% pacjentów, przy czym w 44% tych przypadków była to niedokrwistość stopnia 3 lub 4. Niedokrwistość miała ciężkie nasilenie u 3% pacjentów. Niedokrwistość wymusiła odstawienie produktu u < 1% pacjentów, czasowe przerwanie leczenia u 4% pacjentów i zmniejszenie dawki u 1% pacjentów.
W przypadku wystąpienia niedokrwistości można zmodyfikować dawkę (patrz punkt 4.2), zastosować transfuzję krwi lub podać erytropoetynę zgodnie ze wskazaniami klinicznymi. Wytyczne dotyczące modyfikacji dawki można znaleźć w Tabeli 2 w punkcie 4.2.
Toksyczność dotycząca układu pokarmowego
U pacjentów, którzy otrzymali SVd, przypadki nudności wystąpiły u 50% pacjentów, a u 8% pacjentów nudności były stopnia 3 lub 4. Nudności miały ciężki przebieg u 2% pacjentów. Po zastosowaniu leków przeciwwymiotnych mediana czasu trwania nudności uległa poprawie o 10 dni. Nudności wymusiły odstawienie produktu u 3% pacjentów, czasowe przerwanie leczenia u 7% pacjentów i zmniejszenie dawki u 7% pacjentów.
Wymioty występowały u 21% pacjentów, którzy przyjmowali SVd, a u 4% pacjentów wymioty były stopnia 3. Żaden pacjent nie miał wymiotów stopnia 4. Wymioty miały ciężki przebieg u 4% pacjentów. Wymioty wymusiły odstawienie produktu u 2% pacjentów, czasowe przerwanie leczenia u 3% pacjentów i zmniejszenie dawki u 3% pacjentów.
Biegunka wystąpiła u 33% pacjentów, którzy przyjmowali SVd, a u 7% pacjentów biegunka była stopnia 3 lub 4. Biegunka miała ciężki przebieg u 4% pacjentów. Biegunka wymusiła odstawienie produktu u 1% pacjentów, czasowe przerwanie leczenia u 8% pacjentów i zmniejszenie dawki u 2% pacjentów.
U pacjentów, którzy otrzymali Sd, nudności lub wymioty wystąpiły u 79% pacjentów, przy czym w 10% przypadków były to zdarzenia stopnia 3 lub 4 i miały one ciężkie nasilenie u 3% pacjentów. Po zastosowaniu leków przeciwwymiotnych mediana czasu trwania nudności i wymiotów uległa poprawie o 3 dni. Nudności/wymioty wymusiły odstawienie produktu u 5% pacjentów, czasowe przerwanie leczenia u 8% pacjentów i zmniejszenie dawki u 5% pacjentów.
Biegunka wystąpiła u 47% pacjentów, którzy otrzymali Sd, przy czym u 7% była to biegunka stopnia 3 lub 4 i u 2% pacjentów miała ciężkie nasilenie. Biegunka wymusiła odstawienie produktu u 1% pacjentów, czasowe przerwanie leczenia u 2% pacjentów, a zmniejszenie dawki – u 1% pacjentów.
Hiponatremia
U pacjentów, którzy otrzymali SVd, przypadki hiponatremii wystąpiły u 8% pacjentów, a u 5% pacjentów hiponatremia była stopnia 3 lub 4. Hiponatremia miała ciężki przebieg u < 1% pacjentów. W większości przypadków hiponatremii nie towarzyszyły żadne objawy. Zgłoszono dwa przypadki współwystępowania drgawek. Hiponatremia nie wymusiła u nikogo odstawienia leków, wymusiła czasowe przerwanie leczenia u < 1% pacjentów i zmniejszenie dawki u 1% pacjentów.
U pacjentów, którzy otrzymali Sd, hiponatremia wystąpiła u 40% pacjentów, przy czym u 24% była to hiponatremia stopnia 3 lub 4. Hiponatremia miała ciężkie nasilenie u 3% pacjentów. W większości przypadków hiponatremii nie towarzyszyły żadne objawy. Zgłoszono dwa przypadki współwystępowania drgawek. Hiponatremia nie wymusiła u nikogo odstawienia produktów, wymusiła czasowe przerwanie leczenia u 6% pacjentów i zmniejszenie dawki u 1% pacjentów.
Zaćma
Nowy przypadek zaćmy lub pogorszenie jej stanu, wymagające interwencji klinicznej, zgłoszono u 24% pacjentów otrzymujących SVd. Mediana czasu do wystąpienia nowego przypadku zaćmy wynosiła 233 dni. Mediana czasu do pogorszenia u pacjentów, u których występowała zaćma w momencie rozpoczęcia leczenia selineksorem, wynosiła 261 dni (SVd). Zaćma nie wymusiła odstawienia leczenia, wymusiła czasowe przerwanie leczenia u 4% pacjentów i zmniejszenie dawki u 3% pacjentów. Zaćmę należy leczyć zgodnie z wytycznymi medycznymi, w tym operacyjnie, jeśli jest to uzasadnione (patrz punkt 4.4 i 4.2).
Zespół rozpadu guza
Zespół rozpadu guza wystąpił u jednego (< 1%) pacjenta (który otrzymał Sd) i został zaklasyfikowany jako ciężki i stopnia 3. Pacjentów obarczonych dużym ryzykiem zespołu rozpadu guza należy ściśle monitorować. W przypadku wystąpienia zespołu rozpadu guza należy bezzwłocznie wdrożyć leczenie zgodnie z wytycznymi instytucji (patrz punkt 4.4).
Osoby w podeszłym wieku
Wśród pacjentów ze szpiczakiem mnogim, którzy otrzymali SVd, 56% miało 65 lat i więcej, natomiast 17% miało 75 lat i więcej. Porównując pacjentów w wieku 65 lat i starszych z pacjentami młodszymi, pacjenci starsi mieli wyższą częstość występowania odstawienia z powodu działań niepożądanych (28% wobec 13%) oraz wyższą częstość występowania ciężkich działań niepożądanych (57% wobec 51%).
Wśród pacjentów ze szpiczakiem mnogim, którzy otrzymali Sd, 47% było w wieku 65 lat i więcej, natomiast 11% w wieku 75 lat i więcej. Jeśli porównać pacjentów w wieku 75 lat i starszych z pacjentami młodszymi, pacjenci starsi mieli wyższą częstość występowania odstawienia z powodu działań niepożądanych (52% wobec 25%), wyższą częstość występowania ciężkich działań niepożądanych (74% wobec 59%) i wyższą częstość występowania śmiertelnych działań niepożądanych (22% wobec 8%).
Zgłaszanie podejrzewanych działań niepożądanych
Po dopuszczeniu produktu leczniczego do obrotu istotne jest zgłaszanie podejrzewanych działań niepożądanych. Umożliwia to nieprzerwane monitorowanie stosunku korzyści do ryzyka stosowania produktu leczniczego. Osoby należące do fachowego personelu medycznego powinny zgłaszać wszelkie podejrzewane działania niepożądane za pośrednictwem krajowego systemu zgłaszania wymienionego w załączniku V.
4.9 Przedawkowanie
Co do zasady przedawkowanie wiązało się z występowaniem podobnych skutków ubocznych, jak te zgłaszane przy podawaniu standardowych dawek, przy czym zwykle ustępowały one w ciągu tygodnia.
Objawy
Możliwe ostre objawy podmiotowe obejmują nudności, wymioty, biegunkę, odwodnienie i splątanie. Możliwe objawy przedmiotowe to obniżone stężenie sodu, podwyższona aktywność enzymów wątrobowych i obniżone wartości parametrów w badaniu morfologicznym. Pacjentów należy ściśle monitorować i w razie potrzeby zastosować leczenie wspomagające. Dotychczas nie zgłoszono żadnych przypadków zgonów spowodowanych przedawkowaniem.
Postępowanie
W przypadku przedawkowania należy monitorować pacjenta pod kątem działań niepożądanych, a w razie ich wystąpienia zastosować odpowiednie leczenie objawowe.
5. WŁAŚCIWOŚCI FARMAKOLOGICZNE
5.1 Właściwości farmakodynamiczne
Grupa farmakoterapeutyczna: leki przeciwnowotworowe, inne leki przeciwnowotworowe, Kod ATC: L01XX66
Mechanizm działania
Selineksor jest odwracalnym, selektywnym inhibitorem eksportu jądrowego (SINE), który w sposób swoisty blokuje eksportynę 1 (XPO1). XPO1 jest głównym mediatorem eksportu jądrowego wielu białek cargo, w tym białek będących supresorami guza (ang. tumour suppressor protein, TSP), regulatorów wzrostu oraz mRNA białek sprzyjających wzrostowi nowotworu (onkogennych). Zahamowanie XPO1 przez selineksor prowadzi do znaczącej kumulacji TSP w jądrze, zatrzymania cyklu komórkowego, obniżenia ilości niektórych onkobiałek, takich jak c-Myc i cyklina D1 oraz apoptozy komórek nowotworowych. Skojarzenie selineksoru i deksametazonu i (lub) bortezomibu wykazywało synergiczny cytotoksyczny wpływ na szpiczaka mnogiego in vitro oraz zwiększoną aktywność przeciwnowotworową u mysich modeli heteroprzeszczepu szpiczaka mnogiego in vivo, w tym tych opornych na inhibitory proteasomu.
Wpływ na elektrofizjologię serca
Wpływ wielokrotnych dawek selineksoru wynoszących maksymalnie 175 mg i podawanych dwa razy w tygodniu na skorygowany odstęp QT oceniano u pacjentów z nowotworami złośliwymi krwi, u których wcześniej stosowano wiele schematów leczenia. Selineksor stosowany w dawkach terapeutycznych nie miał dużego wpływu na skorygowany odstęp QT (tj. zmiana nie była większa niż 20 ms).
Skuteczność kliniczna i bezpieczeństwo stosowania
Selineksor w skojarzeniu z bortezomibem i deksametazonem (SVd) w leczeniu pacjentów ze szpiczakiem mnogim
Skuteczność i bezpieczeństwo stosowania selineksoru w skojarzeniu z bortezomibem i deksametazonem oceniano w badaniu KCP-330-023 (BOSTON), globalnym, randomizowanym, badaniu fazy III prowadzonym metodą otwartą, z grupą kontrolną otrzymującą aktywne leczenie, przeprowadzanym z udziałem pacjentów ze szpiczakiem mnogim, którzy otrzymali co najmniej jeden poprzedni rodzaj leczenia. W celu zakwalifikowania do badania BOSTON pacjenci musieli mieć szpiczaka mierzalnego zgodnie z kryteriami Międzynarodowej Grupy Roboczej ds. Szpiczaka (ang. International Myeloma Working Group, IMWG) wraz z udokumentowanymi dowodami choroby postępującej w trakcie ostatniego schematu leczenia lub po jego zakończeniu oraz otrzymywać wcześniejsze leczenie w ramach od jednego do trzech wcześniejszych schematów leczenia z powodu szpiczaka mnogiego. U pacjentów, którzy otrzymywali wcześniej inhibitory proteasomu (w monoterapii lub w leczeniu skojarzonym), musiała wystąpić co najmniej częściowa odpowiedź na leczenie, od ostatniego leczenia inhibitorami proteasomu musiało upłynąć co najmniej 6 miesięcy oraz nie odstawiono bortezomibu z powodu toksyczności stopnia 3 i wyższego w wywiadzie. Pacjenci musieli mieć wynik oceny stanu sprawności pacjenta według skali ECOG ≤ 2, odpowiednie czynności wątroby, nerek i hematopoetyczne. Pacjenci z ogólnoustrojową skrobiawicą łańcuchów lekkich, czynnym szpiczakiem ośrodkowego układu nerwowego, neuropatią obwodową stopnia 2 lub wyższego lub bolesną neuropatią stopnia 2, białaczką plazmocytową, polineuropatią, hepatosplenomegalią, endokrynopatią, gammopatią monoklonalną lub zespołem zmian skórnych (POEMS) zostali wyłączeni z udziału w badaniu.
W badaniu porównywano leczenie podawanym raz na tydzień selineksorem 100 mg (podawanym doustnie w dniu 1 każdego tygodnia) w skojarzeniu z podawanym dwa razy na tydzień deksametazonem 20 mg (podawanym doustnie w dniu 1 i 2 każdego tygodnia) oraz podawanym raz na tydzień bortezomibem 1,3 mg/m2 (podawanym podskórnie w dniu 1 w tygodniach 1–4, po których następował 1 tydzień (5.) przerwy [grupa SVd], z leczeniem podawanym dwa razy na tydzień bortezomibem 1,3 mg/m2 (podawanym podskórnie w dniach 1, 4, 8, 11) w skojarzeniu z deksametazonem 20 mg w małej dawce (podawanym doustnie w dniu 1, 2, 4, 5, 8, 9, 11, 12) standardowego 21-dniowego cyklu przez pierwsze 8 cykli, a następnie podawanym raz na tydzień podskórnie bortezomibem 1,3 mg/m2 (podawanym podskórnie w dniu 1 w tygodniach 1-4, po których następował 1 tydzień (5.) przerwy, w skojarzeniu z podawanym dwa razy na tydzień deksametazonem 20 mg w małej dawce (podawanym doustnie w dniu 1 i 2 każdego tygodnia) przez cykle ≥ 9 [grupa Vd].
Leczenie w obu grupach kontynuowano do momentu stwierdzenia progresji choroby, zgonu lub niemożliwej do zaakceptowania toksyczności. Po potwierdzeniu choroby postępującej (ang. progressive disease, PD) pacjenci w grupie kontrolnej (Vd) mogli zmienić grupę i zacząć przyjmować leczenie selineksorem w formie przyjmowania SVd raz na tydzień (schemat BOSTON) lub Sd raz na tydzień selineksor 100 mg raz na tydzień (Dzień 1 każdego tygodnia) i deksametazonu 20 mg w małej dawce dwa razy na tydzień (dni 1 i 2 każdego tygodnia).
Randomizacji poddano łącznie 402 pacjentów: 195 do grupy SVd i 207 do grupy Vd.
W Tabeli 6 przedstawiono opis pacjenta i choroby w punkcie wyjściowym.
Tabela 6: Dane demograficzne i opis choroby pacjentów z nawrotowym opornym na leczenie szpiczakiem mnogim w badaniu BOSTON (n=402)
| Cecha | SVd (n=195) | Vd (n=207) |
| Mediana czasu od rozpoznania do randomizacji, lata (zakres) | 3,81 (0,4; 23,0) | 3,59 (0,4; 22,0) |
| Czas od zakończenia ostatniego poprzedniego leczenia, mediana (zakres) | 48 tygodni (1; 1 088) | 42 tygodni (2; 405) |
| Liczba wcześniej stosowanych schematów leczenia, średnia (zakres) | 1,7 (1; 3) | 1,7 (1; 3) |
Liczba poprzednich rodzajów leczenia (%) 1 51% 48% 2 33% 31% 3 16% 21% | ||
Wiek, mediana (zakres) Pacjenci w wieku < 65 lat, n (%) Pacjenci w wieku 65–74 lat, n (%) Pacjenci w wieku ≥ 75 lat, n (%) | 66 lat (40; 87) 86 (44) 75 (39) 34 (17) | 67 lat (38; 90) 75 (36) 85 (41) 47 (23) |
| Mężczyźni: Kobiety, n (%) | 115 (59) : 80 (41) | 115 (56) : 92 (44) |
Rodzaj poprzedniego leczenia, n (%) Przeszczep komórek macierzystych 76 (39) 63 (30) Lenalidomid w dowolnym skojarzeniu 77 (39) 77 (37) Pomalidomid w dowolnym skojarzeniu 11 (6) 7 (3) Bortezomib w dowolnym skojarzeniu 134 (69) 145 (70) Carfilzomib w dowolnym skojarzeniu 20 (10) 21 (10) Inhibitor proteasomu w dowolnym skojarzeniu 148 (76) 159 (77) Daratumumab w dowolnym skojarzeniu 11 (6) 6 (3) | ||
Ocena wg zaktualizowanego międzynarodowego systemu klasyfikacji (ang. Revised International Staging System), n (%) I II III Nieznana | 56 (29) 117 (60) 12 (6) 10 (5) | 52 (25) 125 (60) 16 (8) 14 (7) |
| Cytogenetyka wysokiego ryzykaa, n (%) | 97 (50) | 95 (46) |
| Wynik oceny stanu sprawności pacjenta według skali ECOG: od 0 do 1, n (%) | 175 (90) | 191 (92) |
a Obejmuje dowolne spośród del (17p)/p53, t (14, 16), t (4, 14), 1q21.
Pierwszorzędowym punktem końcowym było przeżycie bez progresji choroby (ang. progression free survival, PFS) zgodnie z kryteriami odpowiedzi Międzynarodowej Grupy Roboczej ds. Szpiczaka (ang. International Myeloma Working Group, IMWG) dotyczącymi szpiczaka mnogiego w ocenie Niezależnej Komisji Weryfikacyjnej.
W oparciu o wcześniej zaplanowaną okresową analizę PFS, w której przekroczono wartość graniczną PFS (mediana okresu obserwacji 15,1 miesiąca) w badaniu BOSTON wykazano statystycznie istotną poprawę pod względem PFS w grupie SVd w porównaniu z grupą Vd; współczynnik ryzyka (HR)=0,70 (95% CI: 0,53–0,93; p=0,0075), mediana PFS wynosząca 13,9 miesiąca (95% CI: 11,7; nie uzyskano) i 9,5 miesiąca (95% CI: 8,1; 10,8) odpowiednio w grupach SVd i Vd.
Wystąpiła statystycznie istotna poprawa pod względem całkowitego odsetka odpowiedzi (ORR): 76,4% w grupie SVd vs 62,3% w grupie Vd, p=0,0012. ≥ bardzo dobra odpowiedź częściowa (ang. very good partial response rate, VGPR) (≥ VGPR obejmuje przekonującą odpowiedź całkowitą [ang. stringent complete response, sCR], odpowiedź całkowita [ang. complete response, CR] oraz VGPR) wynosiła 44,6% w grupie SVd w porównaniu z 32,4% w grupie Vd.
Mediana czasu do odpowiedzi wynosiła 1,4 miesiąca u pacjentów leczonych SVd oraz 1,6 miesiąca u pacjentów leczonych Vd. Mediana czasu trwania odpowiedzi (ang. duration of response, DoR) wśród pacjentów odpowiadających na leczenie wynosiła odpowiednio 20,3 miesiąca i 12,9 miesiąca w grupach SVd i Vd.
Na moment opracowania wcześniej zaplanowanej analizy okresowej PFS wystąpiło 109 zdarzeń całkowitego czasu przeżycia (ang. overall survival, OS); w grupach SVd i Vd było odpowiednio 47 i 62 zgonów (HR=0,84 [95% CI: 0,57; 1,23]). W grupie SVd nie uzyskano mediany OS, a w grupie Vd wynosiła ona 25 miesięcy.
Podczas zaktualizowanej analizy opisowej z medianą okresu obserwacji 22,1 miesiąca wyniki były spójne z analizą pierwotną. Wyniki skuteczności przedstawiono w Tabeli 7 oraz na Rysunku 1.
Tabela 7: Wyniki skuteczności ocenione przez niezależną komisję weryfikacyjną w badaniu BOSTON (mediana okresu obserwacji 22,1 miesiąca)
| SVd (n=195) | Vd (n=207) | |
Przeżycie bez progresji choroby (PFS)a Współczynnik ryzyka (95% CI) Mediana PFS w miesiącach (95% CI) | 0,71 (0,54; 0,93) | |
| 13,2 (11,7; 23,4) | 9,5 (8,1; 10,8) | |
Całkowity odsetek odpowiedzi (ORR)b, n (%) 95% CI sCR CR VGPR PR | 150 (76,9) (70,4; 82,6) 19 (10) 14 (7) 54 (28) 63 (32) | 131 (63,3) (56,3; 69,9) 13 (6) 9 (4) 45 (22) 64 (31) |
| Czas do odpowiedzi, miesiące (95% CI) | 1,4 (1,4; 1,5) | 1,6 (1,5; 2,1) |
| Mediana czasu trwania odpowiedzi, miesiące (95% CI)c | 17,3 (12,6; 26,3) | 12,9 (9,3; 15,8) |
Całkowity czas przeżycia (OS, mediana okresu obserwacji 28,7 miesiąca)a Liczba zdarzeń, n (%) Mediana OS, miesiące (95% CI) Współczynnik ryzyka (95% CI) | 68 (35) 80 (39) 36,7 (30,2; nie uzyskano) 32,8 (27,8; nie uzyskano) 0,88 (0,63; 1,22) | |
SVd=selineksor-bortezomib-deksametazon, Vd=bortezomib-deksametazon, sCR= przekonująca odpowiedź całkowita, CR= odpowiedź całkowita, VGPR= bardzo dobra odpowiedź częściowa, PR= odpowiedź częściowa
*Zgłaszane wyniki skuteczności odpowiadają analizie opisowej na podstawie daty odcięcia 15 lutego 2015 r.
a Współczynnik ryzyka opiera się na modelowaniu regresji proporcjonalnego hazardu Cox ze stratyfikacją, wartość p opiera się na teście rang logarytmicznych ze stratyfikacją. b Obejmuje sCR + CR + VGPR + PR, wartość p w oparciu o test Cochrana-Mantela-Haenszela. c Obejmuje pacjentów reagujących na leczenie, którzy uzyskali co najmniej PR.
Rysunek 1: Krzywa Kaplana-Meiera przedstawiająca PFS w badaniu BOSTON (mediana okresu obserwacji 22,1 miesiąca)
Neuropatia obwodowa stopnia ≥ 2, wstępnie określony kluczowy drugorzędowy punkt końcowy, była niższa w grupie SVd (21%) w porównaniu z grupą Vd (34%); iloraz szans 0,50 [95% CI: 0,32; 0,79, p=0,0013] z powodu mniejszej dawki bortezomibu w grupie SVd.
Selineksor w skojarzeniu z deksametazonem (Sd) w leczeniu pacjentów z nawrotowym lub opornym na leczenie szpiczakiem mnogim
Do KPC-330-012 (STORM), wieloośrodkowego badania fazy II prowadzonego metodą otwartej próby z jedną grupą leczenia włączono pacjentów z nawrotowym i (lub) opornym na leczenie szpiczakiem mnogim (ang. relapsed refractory multiple myeloma, RRMM). Część 2 badania STORM wymagała, aby pacjenci mieli chorobę mierzalną zgodnie z kryteriami IMWG, wcześniej otrzymali trzy lub więcej schematy leczenia przeciwko szpiczakowi, w tym środek alkilujący, glukokortykoidy, bortezomib, karfilzomib, lenalidomid, pomalidomid i przeciwciało monoklonalne anty-CD38 i których szpiczak został udokumentowany jako oporny na glukokortykoidy, inhibitor proteasomu, środek immunomodulujący, przeciwciało monoklonalne anty-CD38 i na ostatni rzut terapii. Pacjenci musieli mieć wynik oceny stanu sprawności pacjenta według skali ECOG ≤ 2, odpowiednie czynności wątroby, nerek i hematopoetyczne. Kryteriami wyłączenia były układowa amyloidoza łańcucha lekkiego, czynny szpiczak ośrodkowego układu nerwowego, neuropatia obwodowa stopnia 3 lub wyższa bądź bolesna neuropatia stopnia 2 lub wyższego.
Pacjentom podawano 80 mg selineksoru w skojarzeniu z deksametazonem w dawce 20 mg w dniach 1 i 3 każdego tygodnia. Leczenie kontynuowano do momentu stwierdzenia progresji choroby, zgonu lub niemożliwej do zaakceptowania toksyczności.
Wśród pacjentów włączonych do Części 2 badania STORM (n=123) 83 (osiemdziesięciu trzech) pacjentów miało RRMM, który był oporny na leczenie dwoma inhibitorami proteasomu (bortezomib, karfilzomib), dwoma środkami immunomodulującymi (lenalidomid, pomalidomid) i przeciwciałem monoklonalnym anty-CD38 (daratumumab). Mediana czasu trwania leczenia selineksorem u tych 83 pacjentów wynosiła 9 tygodni (zakres: od 1 do 61 tygodni). Mediana łącznej otrzymanej przez pacjenta dawki selineksoru wynosiła 880 mg (zakres: od 160 do 6220 mg), a mediana dawki tygodniowej wynosiła 105 mg (zakres: od 22 do 180 mg).
Przedstawione poniżej dane dotyczą 83 pacjentów z chorobą oporną na bortezomib (B), karfilzomib (C), lenalidomid (L), pomalidomid (P) i daratumumab (D) (oporność na pięć terapii). 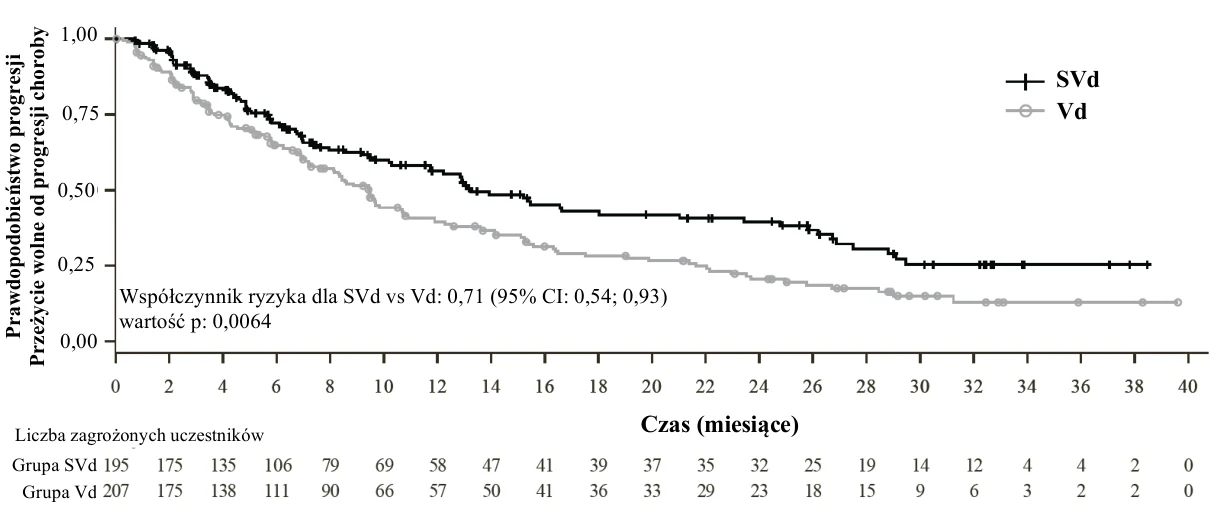
W Tabeli 8 przedstawiono opis choroby pacjenta i wcześniej stosowanych schematów leczenia.
Tabela 8: Dane demograficzne i opis choroby pacjentów z nawrotowym opornym na leczenie szpiczakiem mnogim, którym podawano 80 mg selineksoru i 20 mg deksametazonu dwa razy na tydzień (n = 83)
| Opis | |
| Mediana czasu od rozpoznania do rozpoczęcia leczenia w ramach badania, lata (zakres) | 7 lat (1, 23) |
| Liczba wcześniej stosowanych schematów leczenia, mediana (zakres) | 8 (4, 18) |
| Wiek, mediana (zakres) | 65 lat (40, 86) |
| Pacjenci w wieku <65 lat, n (%) | 40 (48) |
| Pacjenci w wieku 65–74 lata, n (%) | 31 (37) |
| Pacjenci w wieku ≥75 lat, n (%) | 12 (15) |
| Mężczyźni: Kobiety, n (%) | 51 M (61): 32 K (39) |
| Status, jeśli chodzi o oporność na leczenie konkretnymi skojarzeniami leków, n (%) | |
| Oporny na pięć terapii (BCLPD) | 83 (100) |
| Daratumumab w dowolnym skojarzeniu | 57 (69) |
| Daratumumab w monoterapii | 26 (31) |
| Wcześniejszy przeszczep komórek macierzystych1, n (%) ≥ 2 przeszczepów | 67 (81) 23 (28) |
| Wcześniejszaterapia komórkowa CAR-T, n (%) | 2 (2,4) |
| Ocena wg. zaktualizowanego zintegrowanego systemu klasyfikacji (ang. Revised Integrated Staging System), n (%) | |
| I | 10 (12) |
| II | 56 (68) |
| III | 17 (21) |
Cytogenetyka wysokiego ryzyka, n (%) (obejmuje dowolne spośród del(17p)/p53, t(14, 16), t(4, 14) lub 1q21) | 47 (57) |
| Wynik oceny stanu sprawności pacjenta według skali ECOG: od 0 do 1, n (%) | 74 (89) |
1 Jeden pacjent przeszedł allogeniczny przeszczep komórek macierzystych.
Pierwszorzędowym punktem końcowym oceny skuteczności był całkowity odsetek odpowiedzi (ang. overall response rate, ORR) w ocenie Niezależnej Komisji Weryfikacyjnej dokonanej na podstawie ujednoliconych kryteriów odpowiedzi IMWG dotyczących szpiczaka mnogiego. Odpowiedzi były oceniane co miesiąc zgodnie z wytycznymi IMWG. W Tabeli 9 przedstawiono ogólny zarys wyników dotyczących skuteczności.
Tabela 9: Wyniki dotyczące skuteczności: w ocenie Niezależnej Komisji Weryfikacyjnej (STORM, pacjenci z nawrotowym opornym na leczenie szpiczakiem mnogim leczeni seliksorem 80 mg i deksametazonem 20 mg dwa razy na tydzień)
| Punkt końcowy oceny skuteczności | NEXPOVIO 80 mg + deksametazon 20 mg n = 83 |
| Całkowity odsetek odpowiedzi (ORR), n (%) (w tym sCR + VGPR + PR)1 | 21 (25,3) |
| 95% przedział ufności | 16,4; 36 |
| sCR, brak minimalnej choroby resztkowej, n (%) | 1 (1,2) |
| CR, n (%) | 0 (0) |
| VGPR, n (%) | 4 (4,8) |
| PR, n (%) | 16 (19,3) |
| Minimalna odpowiedź (ang. minimal response, MR), n (%) | 10 (12,0) |
| Stabilizacja choroby (ang. stable disease, SD), n (%) | 32 (38,6) |
| Choroba postępująca (ang. progressive disease, PD) /nie nadająca się do oceny (ang. not evaluable, NE), n (%) | 20 (24,1) |
Mediana czasu do uzyskania pierwszej odpowiedzi (tygodnie) (zakres: od 1 do 10 tygodni) | 3,9 |
Mediana czasu trwania odpowiedzi (ang. duration of response, DOR) miesiące (95% przedział ufności) | 3,8 (2,3; 10,8) |
1 sCR = przekonująca odpowiedź całkowita, CR = odpowiedź całkowita, VGPR = bardzo dobra odpowiedź częściowa, PR = odpowiedź częściowa
Dzieci i młodzież
Europejska Agencja Leków (EMA) uchyliła obowiązek dołączania wyników badań produktu leczniczego selineksor we wszystkich podgrupach populacji dzieci i młodzieży w leczeniu nawrotowego opornego na leczenie szpiczaka mnogiego (stosowanie u dzieci i młodzieży, patrz punkt 4.2).
5.2 Właściwości farmakokinetyczne
Wchłanianie
Po doustnym podaniu selineksoru stężenie maksymalne w osoczu (Cmax) jest osiągane w ciągu 4 godzin. Jednoczesne podanie produktu z posiłkiem wysokotłuszczowym (800–1000 kalorii przy około 50% całkowitej zawartości kalorii w posiłku pochodzącej z tłuszczu) nie miało znaczącego klinicznie wpływu na farmakokinetykę selineksoru.
Dystrybucja
Selineksor wiąże się z białkami osocza ludzkiego w 95,0%. W analizie farmakokinetyki (PK) w populacji pozorna objętość dystrybucji (Vd/F) selineksoru wynosiła 133 l u pacjentów z nowotworem.
Metabolizm
Selineksor jest metabolizowany przez CYP3A4, liczne UDP-glukuronylotransferazy (UGT) i S-transferazy glutationowe (GST).
Eliminacja
Po podaniu pojedynczej dawki selineksoru wynoszącej 80 mg średni okres półtrwania (t½) wynosi od 6 do 8 godzin. W analizie PK w populacji pozorny klirens całkowity (CL/F) selineksoru wynosił 18,6 L/h u pacjentów z nowotworem.
Określone grupy pacjentów
Wiek, płeć i rasa
Wiek (od 18 do 94 lat), płeć ani rasa nie miały znaczącego klinicznie wpływu na farmakokinetykę selineksoru.
W zestawie danych dotyczących PK w populacji wiek i rasa nie zostały uznane za istotne zmienne towarzyszące, a płeć została uznana za taką zmienną.
Zaburzenia czynności nerek
Stopień zaburzenia czynności nerek został określony na podstawie klirensu kreatyniny oszacowanego według wzoru Cockcrofta-Gaulta. Wyniki analiz PK w populacji pacjentów z prawidłową czynnością nerek (n = 283, CLcr: ≥ 90 mL/min) oraz pacjentów z łagodnymi (n = 309, CLcr: od 60 do 89 mL/min), umiarkowanymi (n = 185, CLcr: od 30 do 59 mL/min) lub ciężkimi (n = 13, CLcr: od 15 do 29 mL/min) zaburzeniami czynności nerek wykazały, że klirens kreatyniny nie miał żadnego wpływu na PK produktu NEXPOVIO. W związku z tym nie przewiduje się, by łagodne, umiarkowane lub ciężkie zaburzenia czynności nerek zmieniały PK selineksoru, a u pacjentów z zaburzeniami czynności nerek nie są wymagane żadne modyfikacje dawki selineksoru.
Zaburzenia czynności wątroby
Analiza populacji PK wskazała, że łagodne pogorszenie czynności wątroby (bilirubina > 1–1,5 x GGN lub AST > GGN, ale bilirubina ≤ GGN, n = 119) nie miała istotnego klinicznie wpływu na farmakokinetykę selineksoru.
W badaniu klinicznym, w którym stosowano kryteria NCI-ODWG do klasyfikacji stopnia zaburzeń czynności wątroby, nie zaobserwowano żadnych istotnych klinicznie różnic w farmakokinetyce selineksoru u pacjentów z umiarkowanymi zaburzeniami czynności wątroby (bilirubina całkowita [TB] >1,5 do 3 × GGN i dowolna wartość AST, n=7).
U pacjentów z ciężkimi zaburzeniami czynności wątroby (TB >3 × GGN i dowolna wartość AST, n=6) obserwowano ekspozycję na dawkę znormalizowaną do 32% wyższą w porównaniu z pacjentami z prawidłową czynnością wątroby.
Zaburzenia czynności wątroby nie powodowały żadnych istotnych klinicznie różnic w wiązaniu selineksoru z białkami osocza.
5.3 Przedkliniczne dane o bezpieczeństwie
Toksyczność po podaniu wielokrotnym
W ramach trwającego 13 tygodni badania po podaniu wielokrotnym z udziałem szczurów poczyniono następujące obserwacje: spadek przyrostu masy ciała i spożycia pokarmów, hipoplazja hematopoetyczna/limfoidalna oraz wpływ na narządy rozrodcze samców/samic. Do zaobserwowanych w trwającym 13 tygodni badaniu z udziałem małp efektów związanych z leczeniem zalicza się spadek masy ciała, wpływ na układ pokarmowy oraz spadek liczby limfocytów / elementów morfotycznych krwi. Toksyczności wobec układu pokarmowego, w tym jadłowstręt, zmniejszenie przyrostu masy ciała i zmniejszone spożycie pokarmu uznano za wywoływane za pośrednictwem OUN. Nie udało się ustalić marginesu bezpieczeństwa tych toksyczności.
Genotoksyczność
Selineksor nie wykazywał działania mutagennego w teście mutacji powrotnych u bakterii. Selineksor nie wykazywał działania klastogennego zarówno w badaniu cytogenetycznym in vitro z limfocytów ludzkich, jak i w teście mikrojądrowym in vivo u szczurów.
Rakotwórczość
Nie przeprowadzono badań rakotwórczości dla selineksoru.
Toksyczny wpływ na reprodukcję i rozwój potomstwa
Nie przeprowadzono badań płodności z udziałem zwierząt dla selineksoru. W badaniach toksyczności po doustnym podaniu wielokrotnym selineksor podawano szczurom i małpom maksymalnie przez 13 tygodni. U szczurów zaobserwowano zmniejszoną ilość nasienia, spermatyd i komórek rozrodczych w najądrzach oraz jądrach, u szczurów — zmniejszenie liczby pęcherzyków jajnikowych, a u małp — obumarcie pojedynczych komórek w jądrach. Te wyniki zaobserwowano przy ekspozycjach ogólnoustrojowych na poziomie odpowiednio około 0,11, 0,28 i 0,53 ekspozycji (AUClast) u ludzi po zalecanej dawce dla ludzi wynoszącej 80 mg. Wpływ na rozwój potomstwa zaobserwowano przy codziennej ekspozycji u ciężarnych szczurzyc przy ekspozycjach ogólnoustrojowych na poziomie niższym niż ekspozycja (AUClast) u ludzi po zalecanej dawce dla ludzi wynoszącej 80 mg.
Inne działania toksyczne
W próbie uczuleniowej przeprowadzonej u świnek morskich wykazano, że selineksor na poziomie 25% wywoływał łagodną skórną nadwrażliwość kontaktową II stopnia po 24 i 48 godzinach.
6. DANE FARMACEUTYCZNE
6.1 Wykaz substancji pomocniczych
Rdzeń tabletki
Celuloza mikrokrystaliczna (pH-101) (E 460i)
Kroskarmeloza sodowa (E 468)
Powidon K30 (E 1201)
Krzemionka koloidalna (E 551)
Magnezu stearynian (E 470b)
Celuloza mikrokrystaliczna (pH-102) (E 460i)
Sodu laurylosiarczan (E 514i)
Otoczka tabletki
Talk (E553b)
Alkohol poliwinylowy częściowo hydrolizowany (E 1203)
Glicerolu monostearynian (E 471)
Polisorbat 80 (E 433)
Tytanu dwutlenek (E 171)
Makrogol (E 1521)
Indygotyny lak glinowy (E 132)
Błękitu brylantowego FCF lak glinowy (E 133)
6.2 Niezgodności farmaceutyczne
Nie dotyczy.
6.3 Okres ważności
5 lat.
6.4 Specjalne środki ostrożności podczas przechowywania
Brak specjalnych zaleceń dotyczących przechowywania produktu leczniczego.
6.5 Rodzaj i zawartość opakowania
Blistry PVC/PCTFE/PVC-Aluminium zawierają 2, 3, 4, 5 lub 8 tabletek powlekanych. Jedno pudełko tekturowe zawiera cztery opakowania wewnętrzne, zabezpieczone przed niepożądanym otwarciem przez dziecko, w których znajduje się po jednym blistrze. Opakowania zawierają łącznie 8, 12, 16, 20 lub 32 tabletki powlekane. Nie wszystkie wielkości opakowań muszą znajdować się w obrocie.
6.6 Specjalne środki ostrożności dotyczące usuwania
Wszelkie niewykorzystane resztki produktu leczniczego lub jego odpady należy usunąć zgodnie z lokalnymi przepisami.
7. PODMIOT ODPOWIEDZIALNY POSIADAJĄCY POZWOLENIE NA DOPUSZCZENIE DO OBROTU
Stemline Therapeutics B.V.
Basisweg 10,
1043 AP Amsterdam
Holandia
8. NUMER POZWOLENIA (NUMERY POZWOLEŃ) NA DOPUSZCZENIE DO OBROTU
EU/1/21/1537/005
EU/1/21/1537/001
EU/1/21/1537/002
EU/1/21/1537/003
EU/1/21/1537/004
9. DATA WYDANIA PIERWSZEGO POZWOLENIA NA DOPUSZCZENIE DO OBROTU
I DATA PRZEDŁUŻENIA POZWOLENIA
Data wydania pierwszego pozwolenia na dopuszczenie do obrotu: 26 marca 2021 Data ostatniego przedłużenia pozwolenia: 13 maja 2022
10. DATA ZATWIERDZENIA LUB CZĘŚCIOWEJ ZMIANY TEKSTU
CHARAKTERYSTYKI PRODUKTU LECZNICZEGO
Szczegółowe informacje o tym produkcie leczniczym są dostępne na stronie internetowej Europejskiej Agencji Leków https://www.ema.europa.eu.
Więcej informacji o leku Nexpovio