


Charakterystyka produktu leczniczego - Wegovy
Wegovy 0,25 mg roztwór do wstrzykiwań we wstrzykiwaczuWegovy 0,5 mg roztwór do wstrzykiwań we wstrzykiwaczuWegovy 1 mg roztwór do wstrzykiwań we wstrzykiwaczu
1. NAZWA PRODUKTU LECZNICZEGO
Wegovy 0,25 mg roztwór do wstrzykiwań we wstrzykiwaczu
Wegovy 0,5 mg roztwór do wstrzykiwań we wstrzykiwaczu
Wegovy 1 mg roztwór do wstrzykiwań we wstrzykiwaczu
Wegovy 1,7 mg roztwór do wstrzykiwań we wstrzykiwaczu
Wegovy 2,4 mg roztwór do wstrzykiwań we wstrzykiwaczu
Wegovy 7,2 mg roztwór do wstrzykiwań we wstrzykiwaczu
Wegovy 0,25 mg FlexTouch roztwór do wstrzykiwań we wstrzykiwaczu Wegovy 0,5 mg FlexTouch roztwór do wstrzykiwań we wstrzykiwaczu Wegovy 1 mg FlexTouch roztwór do wstrzykiwań we wstrzykiwaczu
Wegovy 1,7 mg FlexTouch roztwór do wstrzykiwań we wstrzykiwaczu Wegovy 2,4 mg FlexTouch roztwór do wstrzykiwań we wstrzykiwaczu Wegovy 0,25 mg roztwór do wstrzykiwań w ampułko-strzykawce
Wegovy 0,5 mg roztwór do wstrzykiwań w ampułko-strzykawce
Wegovy 1 mg roztwór do wstrzykiwań w ampułko-strzykawce
Wegovy 1,7 mg roztwór do wstrzykiwań w ampułko-strzykawce
Wegovy 2,4 mg roztwór do wstrzykiwań w ampułko-strzykawce
2. SKŁAD JAKOŚCIOWY I ILOŚCIOWY
Wstrzykiwacz jednodawkowy
Wegovy 0,25 mg roztwór do wstrzykiwań we wstrzykiwaczu
Każdy jednodawkowy wstrzykiwacz zawiera 0,25 mg semaglutydu* w 0,5 ml roztworu. Jeden ml roztworu zawiera 0,5 mg semaglutydu*.
Wegovy 0,5 mg roztwór do wstrzykiwań we wstrzykiwaczu
Każdy jednodawkowy wstrzykiwacz zawiera 0,5 mg semaglutydu* w 0,5 ml roztworu. Jeden ml roztworu zawiera 1 mg semaglutydu*.
Wegovy 1 mg roztwór do wstrzykiwań we wstrzykiwaczu
Każdy jednodawkowy wstrzykiwacz zawiera 1 mg semaglutydu* w 0,5 ml roztworu. Jeden ml roztworu zawiera 2 mg semaglutydu*.
Wegovy 1,7 mg roztwór do wstrzykiwań we wstrzykiwaczu
Każdy jednodawkowy wstrzykiwacz zawiera 1,7 mg semaglutydu* w 0,75 ml roztworu. Jeden ml roztworu zawiera 2,27 mg semaglutydu*.
Wegovy 2,4 mg roztwór do wstrzykiwań we wstrzykiwaczu
Każdy jednodawkowy wstrzykiwacz zawiera 2,4 mg semaglutydu* w 0,75 ml roztworu. Jeden ml roztworu zawiera 3,2 mg semaglutydu*.
Wegovy 7,2 mg roztwór do wstrzykiwań we wstrzykiwaczu
Każdy jednodawkowy wstrzykiwacz zawiera 7,2 mg semaglutydu* w 0,75 ml roztworu. Jeden ml roztworu zawiera 9,6 mg semaglutydu*.
Wstrzykiwacz FlexTouch
Wegovy 0,25 mg FlexTouch roztwór do wstrzykiwań we wstrzykiwaczu
Każdy wstrzykiwacz zawiera 1 mg semaglutydu* w 1,5 ml roztworu. Jeden ml roztworu zawiera 0,68 mg semaglutydu*. Jeden wstrzykiwacz zawiera 4 dawki po 0,25 mg.
Wegovy 0,5 mg FlexTouch roztwór do wstrzykiwań we wstrzykiwaczu
1,5 ml: Każdy wstrzykiwacz zawiera 2 mg semaglutydu* w 1,5 ml roztworu. Jeden ml roztworu zawiera 1,34 mg semaglutydu*. Jeden wstrzykiwacz zawiera 4 dawki po 0,5 mg.
3 ml: Każdy wstrzykiwacz zawiera 2 mg semaglutydu* w 3 ml roztworu. Jeden ml roztworu zawiera 0,68 mg semaglutydu*. Jeden wstrzykiwacz zawiera 4 dawki po 0,5 mg.
Wegovy 1 mg FlexTouch roztwór do wstrzykiwań we wstrzykiwaczu
Każdy wstrzykiwacz zawiera 4 mg semaglutydu* w 3 ml roztworu. Jeden ml roztworu zawiera 1,34 mg semaglutydu*. Jeden wstrzykiwacz zawiera 4 dawki po 1 mg.
Wegovy 1,7 mg FlexTouch roztwór do wstrzykiwań we wstrzykiwaczu
Każdy wstrzykiwacz zawiera 6,8 mg semaglutydu* w 3 ml roztworu. Jeden ml roztworu zawiera 2,27 mg semaglutydu*. Jeden wstrzykiwacz zawiera 4 dawki po 1,7 mg.
Wegovy 2,4 mg FlexTouch roztwór do wstrzykiwań we wstrzykiwaczu
Każdy wstrzykiwacz zawiera 9,6 mg semaglutydu* w 3 ml roztworu. Jeden ml roztworu zawiera 3,2 mg semaglutydu*. Jeden wstrzykiwacz zawiera 4 dawki po 2,4 mg.
Ampułko-strzykawka
Wegovy 0,25 mg roztwór do wstrzykiwań w ampułko-strzykawce
Każda ampułko-strzykawka zawiera 0,25 mg semaglutydu* w 0,5 ml roztworu. Jeden ml roztworu zawiera 0,5 mg semaglutydu*.
Wegovy 0,5 mg roztwór do wstrzykiwań w ampułko-strzykawce
Każda ampułko-strzykawka zawiera 0,5 mg semaglutydu* w 0,5 ml roztworu. Jeden ml roztworu zawiera 1 mg semaglutydu*.
Wegovy 1 mg roztwór do wstrzykiwań w ampułko-strzykawce
Każda ampułko-strzykawka zawiera 1 mg semaglutydu* w 0,5 ml roztworu. Jeden ml roztworu zawiera 2 mg semaglutydu*.
Wegovy 1,7 mg roztwór do wstrzykiwań w ampułko-strzykawce
Każda ampułko-strzykawka zawiera 1,7 mg semaglutydu* w 0,75 ml roztworu. Jeden ml roztworu zawiera 2,27 mg semaglutydu*.
Wegovy 2,4 mg roztwór do wstrzykiwań w ampułko-strzykawce
Każda ampułko-strzykawka zawiera 2,4 mg semaglutydu* w 0,75 ml roztworu. Jeden ml roztworu zawiera 3,2 mg semaglutydu*.
*analog ludzkiego glukagonopodobnego peptydu-1 (GLP-1) otrzymywany w komórkach Saccharomyces cerevisiae metodą rekombinacji DNA.
Pełny wykaz substancji pomocniczych, patrz punkt 6.1.
3. POSTAĆ FARMACEUTYCZNA
Roztwór do wstrzykiwań (wstrzyknięcie)
Przezroczysty i bezbarwny lub prawie bezbarwny izotoniczny roztwór; pH = 7,4.
4. SZCZEGÓŁOWE DANE KLINICZNE
4.1 Wskazania do stosowania
Dorośli
Produkt leczniczy Wegovy jest wskazany do stosowania wraz z dietą o obniżonej wartości kalorycznej i zwiększonym wysiłkiem fizycznym w celu kontroli masy ciała, w tym w celu zmniejszenia i utrzymania masy ciała u dorosłych pacjentów, u których początkowa wartość wskaźnika masy ciała (ang. BMI, Body Mass Index) wynosi:
- ≥ 30 kg/m2 (otyłość) lub
- ≥ 27 kg/m2 do < 30 kg/m2 (nadwaga) z co najmniej jednym współistniejącym schorzeniem związanym z nieprawidłową masą ciała, np. zaburzenia gospodarki węglowodanowej (stan przedcukrzycowy lub cukrzyca typu 2), nadciśnienie tętnicze, dyslipidemia, obturacyjny bezdech senny lub choroba sercowo-naczyniowa.
Wyniki badań oceniających zmniejszenie ryzyka sercowo-naczyniowego, niewydolność serca powiązaną z otyłością oraz opis badanych populacji, patrz punkt 5.1.
Młodzież (w wieku 12 lat i powyżej)
Produkt leczniczy Wegovy jest wskazany do stosowania wraz z dietą o obniżonej wartości kalorycznej i zwiększonym wysiłkiem fizycznym w celu kontroli masy ciała u młodzieży w wieku 12 lat i powyżej z:
- otyłością* oraz
- masą ciała powyżej 60 kg.
Leczenie produktem Wegovy należy przerwać i poddać ocenie, jeżeli u nastoletnich pacjentów nie stwierdzono zmniejszenia wartości wskaźnika BMI o co najmniej 5% po 12 tygodniach stosowania produktu w dawce 2,4 mg lub w maksymalnej dawce tolerowanej przez pacjenta.
*Otyłość (BMI ≥ 95 percentyla) zgodnie z siatką centylową BMI dla danej płci i wieku (CDC.gov) (patrz Tabela 1).
Tabela 1 Punkty odcięcia BMI dla otyłości (≥ 95 percentyla) według płci i wieku dla dzieci i młodzieży w wieku 12 lat i powyżej (kryteria CDC)
| Wiek (lata) | BMI (kg/m2) – percentyl 95 | |
| Płeć męska | Płeć żeńska | |
| 12 | 24,2 | 25,2 |
| 12,5 | 24,7 | 25,7 |
| 13 | 25,1 | 26,3 |
| 13,5 | 25,6 | 26,8 |
| 14 | 26,0 | 27,2 |
| 14,5 | 26,4 | 27,7 |
| Wiek (lata) | BMI (kg/m2) – percentyl 95 | |
| Płeć męska | Płeć żeńska | |
| 15 | 26,8 | 28,1 |
| 15,5 | 27,2 | 28,5 |
| 16 | 27,5 | 28,9 |
| 16,5 | 27,9 | 29,3 |
| 17 | 28,2 | 29,6 |
| 17,5 | 28,6 | 30,0 |
4.2 Dawkowanie i sposób podawania
Dawkowanie
Dorośli
Dawkę podtrzymującą semaglutydu wynoszącą 2,4 mg raz na tydzień osiąga się rozpoczynając od dawki początkowej 0,25 mg. Aby zmniejszyć prawdopodobieństwo wystąpienia objawów ze strony układu pokarmowego, dawkę początkową należy stopniowo zwiększać w czasie 16 tygodni do osiągnięcia dawki podtrzymującej 2,4 mg raz na tydzień (patrz Tabela 2).
W razie potrzeby, u osób dorosłych z BMI wynoszącym ≥ 30 kg/m2 na początku leczenia, dawkę można zwiększyć do 7,2 mg raz na tydzień po co najmniej 4 tygodniach stosowania dawki 2,4 mg. W przypadku braku poprawy klinicznej dotyczącej masy ciała podczas stosowania dawki 7,2 mg, dawkę należy zmniejszyć do 2,4 mg raz na tydzień.
W przypadku wystąpienia poważnych objawów ze strony układu pokarmowego, można rozważyć opóźnienie zwiększenia dawki lub powrót do poprzedniej dawki do czasu, aż objawy ulegną złagodzeniu.
Tabela 2 Harmonogram zwiększania dawki
| Zwiększanie dawki | Dawka tygodniowa |
| Tygodnie 1–4 | 0,25 mg |
| Tygodnie 5–8 | 0,5 mg |
| Tygodnie 9–12 | 1 mg |
| Tygodnie 13–16 | 1,7 mg |
| Dawka podtrzymująca | 2,4 mg |
| Dawka podtrzymująca | 7,2 mg |
Zmiana leczenia semaglutydem z podawanego doustnie na podawany podskórnie
Ze względu na większą zmienność farmakokinetyczną semaglutydu podawanego doustnie w zakresie wchłaniania w porównaniu z semaglutydem podawanym podskórnie, nie można jednoznacznie przewidzieć, jaki będzie rezultat zmiany leczenia pomiędzy podawaniem semaglutydu doustnie a podskórnie.
U pacjentów leczonych semaglutydem podawanym doustnie w dawce 25 mg raz na dobę można zastosować zmianę leczenia na semaglutyd podawany podskórnie w dawce 2,4 mg raz na tydzień. Leczenie semaglutydem podawanym podskórnie może zostać rozpoczęte przez pacjentów po upływie jednego dnia po przyjęciu ostatniej dawki semaglutydu podawanego doustnie (tabletka Wegovy).
Młodzież
W przypadku młodzieży w wieku 12 lat i powyżej powinien być stosowany podobny harmonogram zwiększania dawki, jak dla osób dorosłych (patrz Tabela 2). Dawkę należy zwiększać do 2,4 mg (dawka podtrzymująca) lub do maksymalnej dawki tolerowanej przez pacjenta. Nie jest zalecane stosowanie dawek większych niż 2,4 mg na tydzień.
Pacjenci z cukrzycą typu 2
Ryzyko hipoglikemii można zmniejszyć, obniżając dawkę sulfonylomocznika lub insuliny podczas rozpoczynania leczenia semaglutydem (patrz punkty 4.4 i 4.8).
Pominięta dawka
W razie pominięcia dawki należy ją podać jak najszybciej, jeśli nie upłynęło jeszcze 5 dni od daty pominięcia dawki. Jeśli upłynęło więcej niż 5 dni, nie należy przyjmować pominiętej dawki, zaś kolejną dawkę należy podać w ustalonym uprzednio dniu. W każdym przypadku pacjenci mogą wówczas powrócić do ustalonego wcześniej schematu dawkowania raz na tydzień. Jeżeli pominięto więcej dawek, należy rozważyć zmniejszenie dawki, którą ponownie rozpocznie się leczenie.
Szczególne grupy pacjentów
Osoby w podeszłym wieku (65 lat i powyżej)
Nie ma konieczności dostosowywania dawki w związku z wiekiem pacjenta. Doświadczenie dotyczące stosowania produktu u pacjentów w wieku 85 lat i powyżej jest ograniczone.
Zaburzenia czynności nerek
Nie ma konieczności dostosowywania dawki u pacjentów z łagodnymi lub umiarkowanymi zaburzeniami czynności nerek. Doświadczenie dotyczące stosowania semaglutydu u pacjentów z ciężkimi zaburzeniami czynności nerek jest ograniczone. Semaglutyd nie jest zalecany do stosowania u pacjentów z ciężkimi zaburzeniami czynności nerek (eGFR < 30 ml/min/1,73 m2), w tym u osób z chorobą nerek w stadium końcowym (patrz punkty 4.4, 4.8 i 5.2).
Zaburzenia czynności wątroby
Nie ma konieczności dostosowywania dawki u pacjentów z łagodnymi (klasa A w klasyfikacji Childa-Pugha) lub umiarkowanymi (klasa B w klasyfikacji Childa-Pugha) zaburzeniami czynności wątroby. Doświadczenie dotyczące stosowania semaglutydu u pacjentów z ciężkimi (klasa C w klasyfikacji Childa-Pugha) zaburzeniami czynności wątroby jest ograniczone. Stosowanie semaglutydu u pacjentów z łagodnymi, umiarkowanymi lub ciężkimi zaburzeniami czynności wątroby wymaga zachowania ostrożności (patrz punkty 4.4 i 5.2).
Dzieci i młodzież
Nie ma konieczności dostosowywania dawki u młodzieży w wieku 12 lat i powyżej. Stosowanie dawek większych niż 2,4 mg nie jest zalecane.
Nie określono bezpieczeństwa stosowania ani skuteczności semaglutydu u dzieci w wieku poniżej 12 lat.
Sposób podawania
Do podania podskórnego.
Roztwór do wstrzykiwań Wegovy należy podawać raz na tydzień o dowolnej porze dnia, niezależnie od posiłku.
Produkt leczniczy Wegovy należy wstrzykiwać podskórnie w brzuch, udo lub ramię. Miejsce wstrzyknięcia można zmieniać. Produktu leczniczego Wegovy nie należy podawać dożylnie ani domięśniowo.
Dawka 7,2 mg może zostać podana w jednorazowym wstrzyknięciu dawki 7,2 mg lub jako trzy wstrzyknięcia dawki 2,4 mg, w zależności od rodzaju wstrzykiwacza. Trzy wstrzyknięcia dawki 2,4 mg można wykonywać w tym samym obszarze ciała, jednak powinny być od siebie oddalone o co najmniej 5 cm.
Dzień tygodnia, w którym odbywa się podawanie produktu leczniczego, można w razie konieczności zmienić, o ile czas pomiędzy podaniem dawek wynosi co najmniej 3 dni (więcej niż 72 godziny). Po dokonaniu wyboru nowego dnia podawania, należy kontynuować podawanie produktu leczniczego raz na tydzień.
Podczas podawania produktu leczniczego Wegovy we wstrzykiwaczu do jednorazowego użytku, wstrzykiwacz powinien być mocno dociśnięty do skóry do momentu, aż żółty pasek przestanie się przesuwać. Wstrzyknięcie trwa około 5–10 sekund.
Pacjentom należy zalecić dokładne przeczytanie instrukcji użycia zawartej w ulotce dla pacjenta dołączonej do opakowania przed rozpoczęciem stosowania tego produktu leczniczego.
Dalsze wskazówki dotyczące podawania, patrz punkt 6.6.
4.3 Przeciwwskazania
Nadwrażliwość na substancję czynną lub na którąkolwiek substancję pomocniczą wymienioną w punkcie 6.1.
4.4 Specjalne ostrzeżenia i środki ostrożności dotyczące stosowania
Identyfikowalność
W celu poprawienia identyfikowalności biologicznych produktów leczniczych należy czytelnie zapisać nazwę i numer serii podawanego produktu.
Zachłyśnięcie podczas stosowania znieczulenia ogólnego lub głębokiej sedacji
U pacjentów poddanych znieczuleniu ogólnemu lub głębokiej sedacji i przyjmujących agonistów receptora GLP-1 występowały przypadki zachłystowego zapalenia płuc. Dlatego przed procedurą znieczulenia ogólnego lub głębokiej sedacji należy wziąć pod uwagę zwiększone ryzyko występowania zawartości resztkowej w żołądku spowodowane opóźnionym opróżnianiem żołądka (patrz punkt 4.8).
Działanie na układ pokarmowy i ryzyko odwodnienia
Stosowanie agonistów receptora GLP-1 może wiązać się z działaniami niepożądanymi ze strony układu pokarmowego. Należy mieć to na uwadze podczas leczenia pacjentów z zaburzeniami czynności nerek, ponieważ nudności, wymioty i biegunka mogą spowodować odwodnienie, które w rzadkich przypadkach może prowadzić do pogorszenia czynności nerek (patrz punkt 4.8). Należy poinformować pacjentów przyjmujących semaglutyd o możliwym ryzyku odwodnienia w związku z działaniami niepożądanymi ze strony układu pokarmowego, aby podjęli odpowiednie działania zapobiegające odwodnieniu.
Ostre zapalenie trzustki
Podczas stosowania agonistów receptora GLP-1 zaobserwowano występowanie ostrego zapalenia trzustki (patrz punkt 4.8). Pacjentów należy poinformować o charakterystycznych objawach ostrego zapalenia trzustki. W przypadku podejrzenia zapalenia trzustki należy zaprzestać stosowania semaglutydu, a po potwierdzeniu zapalenia trzustki leczenie semaglutydem nie powinno być wznawiane. Należy zachować ostrożność podczas stosowania semaglutydu u pacjentów z zapaleniem trzustki w wywiadzie.
W przypadku braku innych przedmiotowych i podmiotowych objawów ostrego zapalenia trzustki samo zwiększenie aktywności enzymów trzustkowych nie świadczy o wystąpieniu ostrego zapalenia trzustki.
Nietętnicza przednia niedokrwienna neuropatia nerwu wzrokowego (ang. Non-arteritic anterior ischaemic optic neuropathy, NAION)
Dane z badań epidemiologicznych wskazują na zwiększone ryzyko wystąpienia nietętniczej przedniej niedokrwiennej neuropatii nerwu wzrokowego (NAION) podczas stosowania semaglutydu. Nie określono przedziału czasowego, w którym może rozwinąć się NAION po rozpoczęciu leczenia. Nagła utrata widzenia wymaga badania okulistycznego, a w przypadku potwierdzenia NAION, zaprzestania stosowania semaglutydu (patrz punkt 4.8).
Pacjenci z cukrzycą typu 2
Semaglutyd nie powinien być stosowany jako zamiennik insuliny u pacjentów z cukrzycą typu 2.
Semaglutyd nie powinien być stosowany w skojarzeniu z innymi agonistami receptora GLP-1. Nie badano takiego skojarzenia, ale jest prawdopodobne zwiększenie ryzyka działań niepożądanych wynikających z przedawkowania.
Hipoglikemia u pacjentów z cukrzycą typu 2
Wiadomo, że insulina i pochodne sulfonylomocznika powodują hipoglikemię. U pacjentów leczonych semaglutydem w skojarzeniu z pochodną sulfonylomocznika lub insuliną ryzyko hipoglikemii może być zwiększone. Ryzyko hipoglikemii można zmniejszyć, obniżając dawkę pochodnej sulfonylomocznika lub insuliny podczas rozpoczynania leczenia agonistą receptora GLP-1.
Retinopatia cukrzycowa u pacjentów z cukrzycą typu 2
U pacjentów z retinopatią cukrzycową leczonych semaglutydem zaobserwowano zwiększone ryzyko powikłań wynikających z retinopatii cukrzycowej (patrz punkt 4.8). Nagła poprawa kontroli glikemii może wiązać się z czasowym nasileniem retinopatii cukrzycowej, ale inne mechanizmy nie mogą być wykluczone. Pacjentów z retinopatią cukrzycową stosujących semaglutyd należy ściśle monitorować i prowadzić leczenie zgodnie z odpowiednimi zaleceniami klinicznymi. Brak dostępnych danych dotyczących stosowania produktu Wegovy u pacjentów z cukrzycą typu 2 i niekontrolowaną lub potencjalnie niestabilną retinopatią cukrzycową. Leczenie tych pacjentów produktem Wegovy nie jest zalecane.
Pacjenci z gastroparezą
U pacjentów z gastroparezą leczonych semaglutydem mogą wystąpić działania niepożądane ze strony układu pokarmowego o zwiększonej ciężkości lub nasileniu. Należy zachować ostrożność podczas stosowania semaglutydu w tej grupie pacjentów, a w przypadku ciężkiej gastroparezy stosowanie semaglutydu nie jest zalecane (patrz punkt 4.8).
Niebadane grupy pacjentów
Nie oceniono bezpieczeństwa stosowania i skuteczności produktu Wegovy u pacjentów:
- leczonych innymi produktami w celu kontroli masy ciała,
- z cukrzycą typu 1,
- z ciężkimi zaburzeniami czynności nerek (patrz punkt 4.2),
- z umiarkowanymi lub ciężkimi zaburzeniami czynności wątroby i stłuszczeniowym zapaleniem wątroby związanym z dysfunkcją metaboliczną (ang. metabolic dysfunction-associated steatohepatitis, MASH),
z zastoinową niewydolnością serca klasy IV według klasyfikacji Nowojorskiego Towarzystwa
Kardiologicznego (NYHA).
Nie zaleca się stosowania produktu w wymienionych wyżej grupach pacjentów.
Dostępne są ograniczone dane dotyczące stosowania produktu Wegovy u pacjentów:
- w wieku 85 lat i powyżej (patrz punkt 4.2),
- z łagodnymi, umiarkowanymi lub ciężkimi zaburzeniami czynności wątroby (patrz punkt 4.2),
- z nieswoistym zapaleniem jelit.
Należy zachować ostrożność podczas stosowania produktu w wymienionych wyżej grupach pacjentów.
Substancja pomocnicza o znanym działaniu
Sód
Produkt leczniczy zawiera mniej niż 1 mmol (23 mg) sodu na dawkę, to znaczy produkt leczniczy uznaje się za „wolny od sodu”.
4.5 Interakcje z innymi produktami leczniczymi i inne rodzaje interakcji
Semaglutyd powoduje opóźnienie opróżniania żołądka i potencjalnie może wpływać na wchłanianie jednocześnie podawanych doustnych produktów leczniczych. Nie zaobserwowano klinicznie istotnego wpływu na opróżnianie żołądka podczas stosowania semaglutydu w dawce 2,4 mg, prawdopodobnie w wyniku tolerancji. Nie badano wpływu stosowania semaglutydu w dawce 7,2 mg na opróżnianie żołądka. Należy zachować ostrożność, gdy pacjent leczony semaglutydem otrzymuje doustne produkty lecznicze wymagające szybkiego wchłaniania w układzie pokarmowym.
Paracetamol
Semaglutyd opóźnia opróżnianie żołądka, co wykazano podczas badania farmakokinetyki paracetamolu po spożyciu standardowego posiłku. Wartości AUC0-60min oraz Cmax paracetamolu były mniejsze odpowiednio o 27% i 23%, gdy jednocześnie zastosowano semaglutyd w dawce 1 mg. Całkowita ekspozycja na paracetamol (AUC0-5h) nie uległa zmianie. Nie zaobserwowano klinicznie istotnego wpływu semaglutydu na paracetamol. Nie ma konieczności dostosowywania dawki paracetamolu w przypadku jednoczesnego podawania z semaglutydem.
Doustne środki antykoncepcyjne
Nie przewiduje się, by semaglutyd zmniejszał skuteczność doustnych środków antykoncepcyjnych. Semaglutyd nie zmienił całkowitej ekspozycji na etynyloestradiol i na lewonorgestrel w stopniu istotnym klinicznie podczas stosowania doustnego złożonego antykoncepcyjnego produktu leczniczego (0,03 mg etynyloestradiolu/0,15 mg lewonorgestrelu) jednocześnie z semaglutydem. Ekspozycja na etynyloestradiol nie uległa zmianie; zauważono wzrost ekspozycji na lewonorgestrel
o 20% w stanie równowagi. Wartość Cmax żadnego ze związków nie uległa zmianie.
Atorwastatyna
Semaglutyd nie zmienił całkowitej ekspozycji na atorwastatynę po podaniu pojedynczej dawki atorwastatyny (40 mg). Wartość Cmax atorwastatyny zmniejszyła się o 38%, co zostało ocenione jako nieistotne klinicznie.
Digoksyna
Semaglutyd nie zmienił całkowitej ekspozycji na digoksynę ani wartości Cmax po podaniu pojedynczej dawki digoksyny (0,5 mg).
Metformina
Semaglutyd nie zmienił całkowitej ekspozycji na metforminę ani wartości Cmax po podaniu dawki 500 mg dwa razy na dobę przez 3,5 dnia.
Warfaryna i inne pochodne kumaryny
Semaglutyd nie zmienił całkowitej ekspozycji na R-warfarynę i S-warfarynę ani wartości Cmax R-warfaryny i S-warfaryny po podaniu pojedynczej dawki warfaryny (25 mg); również działanie farmakodynamiczne warfaryny zmierzone z zastosowaniem międzynarodowego współczynnika znormalizowanego (ang. international normalised ratio, INR) nie zmieniło się w sposób istotny klinicznie. Odnotowano jednak przypadki obniżenia współczynnika INR podczas jednoczesnego stosowania acenokumarolu i semaglutydu. Po rozpoczęciu leczenia semaglutydem u pacjentów przyjmujących warfarynę lub inne pochodne kumaryny zalecane jest częste monitorowanie INR.
Dzieci i młodzież
Badania dotyczące interakcji zostały przeprowadzone tylko u dorosłych.
4.6 Wpływ na płodność, ciążę i laktację
Kobiety w wieku rozrodczym
Kobietom w wieku rozrodczym zaleca się stosowanie antykoncepcji podczas leczenia semaglutydem (patrz punkt 4.5).
Ciąża
Badania na zwierzętach wykazały toksyczny wpływ na reprodukcję (patrz punkt 5.3). Dane dotyczące stosowania semaglutydu u kobiet w ciąży są ograniczone, dlatego semaglutydu nie należy stosować w okresie ciąży. Jeśli pacjentka planuje zajść w ciążę lub jest w ciąży, należy zaprzestać stosowania semaglutydu. Semaglutyd powinien zostać odstawiony co najmniej 2 miesiące przed planowaną ciążą z uwagi na długi okres półtrwania (patrz punkt 5.2).
Karmienie piersią
U szczurów w okresie laktacji semaglutyd przenikał do mleka. Nie można wykluczyć ryzyka dla noworodka/niemowlęcia. Produktu leczniczego Wegovy nie należy stosować w okresie karmienia piersią.
Płodność
Nie jest znany wpływ semaglutydu na płodność człowieka. Semaglutyd nie miał wpływu na płodność samców szczurów. U samic szczurów przy stosowaniu w dawkach powodujących zmniejszenie masy ciała matki, stwierdzano wydłużenie cyklu oraz niewielkie zmniejszenie liczby owulacji.
4.7 Wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn
Semaglutyd nie ma wpływu lub wywiera nieistotny wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn. Jednak, głównie w okresie zwiększania dawki produktu leczniczego mogą wystąpić zawroty głowy. W razie występowania zawrotów głowy, należy zachować ostrożność podczas prowadzenia pojazdów lub obsługiwania maszyn.
Pacjenci z cukrzycą typu 2
W przypadku stosowania semaglutydu w skojarzeniu z pochodną sulfonylomocznika lub insuliną pacjenci powinni zostać poinformowani o konieczności zachowania ostrożności i zapobieganiu hipoglikemii podczas prowadzenia pojazdów i obsługiwania maszyn (patrz punkt 4.4).
4.8 Działania niepożądane
Podsumowanie profilu bezpieczeństwa
Najczęściej zgłaszanymi działaniami niepożądanymi były zaburzenia ze strony układu pokarmowego, w tym nudności, biegunka, zaparcia, ból brzucha i wymioty. Działania te były głównie obserwowane w okresie zwiększania dawki (patrz Opis wybranych działań niepożądanych)
Tabelaryczne zestawienie działań niepożądanych
W Tabeli 3 przedstawiono działania niepożądane obserwowane u dorosłych w badaniach klinicznych oraz zgłoszone po wprowadzeniu produktu do obrotu. Częstość działań niepożądanych określono na podstawie zbiorczych danych z czterech badań fazy IIIa (STEP 1-4), o ile nie wskazano inaczej, w których 2650 dorosłych pacjentów otrzymywało produkt leczniczy Wegovy. Czas trwania badań wynosił 68 tygodni.
Działania niepożądane wymieniono poniżej według klasyfikacji układów i narządów MedDRA oraz częstości występowania. Częstość występowania definiuje się w następujący sposób: bardzo często (≥ 1/10); często (≥ 1/100 do < 1/10); niezbyt często (≥ 1/1000 do < 1/100); rzadko (od ≥ 1/10 000 do < 1/1000); bardzo rzadko (< 1/10 000) oraz częstość nieznana (częstości nie można określić na podstawie dostępnych danych). W obrębie każdej grupy o tej samej częstości, działania niepożądane są przedstawione według zmniejszającej się ciężkości.
Tabela 3 Działania niepożądane
| Klasyfikacj a układów i narządów MedDRA | Bardzo często | Często | Niezbyt często | Rzadko | Bardzo rzadko | Częstość nieznana |
Zaburzenia układu immunolo-gicznego | reakcja ana- filaktyczn a | |||||
Zaburzenia metabolizm u i odżywiania | hipoglikemia u pacjentów z cukrzycą typu 2a | |||||
Zaburzenia układu nerwowego | ból głowyb | zawroty głowyb zaburzenia smakub,c dyzestezjaa,c,f ,g | ||||
| Zaburzenia oka | retinopatia cukrzycowa u pacjentów z cukrzycą typu 2a | nietętnicza przednia niedokrwien na neuropatia nerwu wzrokowego (NAION) | ||||
| Zaburzenia serca | przyspieszen ie częstości akcji sercaa,c | |||||
| Zaburzenia naczyniowe | niedociśnieni e niedociśnieni e ortostatyczne |
| Klasyfikacj a układów i narządów MedDRA | Bardzo często | Często | Niezbyt często | Rzadko | Bardzo rzadko | Częstość nieznana |
| Zaburzenia żołądka i jelit | wymiotya,b biegunkaa,b zaparciaa,b nudnościa,b ból brzuchab,c | zapalenie żołądkab,c choroba refluksowa przełykub dyspepsjab odbijanie sięb nadmierne wytwarzanie gazów jelitowychb wzdęcie brzuchab | ostre zapalenie trzustkia opóźnione opróżnianie żołądka | niedrożnoś ć jelitc,d,e | ||
Zaburzenia wątroby i dróg żółciowych | kamica żółciowaa | |||||
Zaburzenia skóry i tkanki podskórnej | wypadanie włosówa | obrzęk naczynio-ruchowy | ||||
Zaburzenia ogólne i stany w miejscu podania | zmęczenieb ,c | reakcje w miejscu wstrzyknięci ac | ||||
Badania diagnostycz ne | zwiększona aktywność amylazyc zwiększona aktywność lipazyc |
- a) patrz „Opis wybranych działań niepożądanych” poniżej
- b) obserwowane głównie w okresie zwiększania dawki
- c) zgrupowane preferowane terminy
- d) na podstawie informacji uzyskanych po wprowadzeniu produktu do obrotu
- e) termin ogólny obejmujący preferowane terminy (ang. Preferred Terms, PTs): niedrożność jelit, niedrożność jelita, niedrożność jelita cienkiego
- f) częstość występowania oparta jest na danych z badań fazy IIIa. Zaobserwowano zwiększoną częstość występowania podczas stosowania dawki 7,2 mg. Więcej informacji, patrz nagłówek Dyzestezja poniżej
- g) termin ogólny obejmujący preferowane terminy (ang. Preferred Terms, PTs): dyzestezja, hiperestezja, parestezja, pieczenie skóry, uczucie pieczenia, ból skóry, wrażliwość skóry, dyskomfort skórny, uczulenie skórne, allodynia i hiperpatia
Opis wybranych działań niepożądanych
Działania niepożądane ze strony układu pokarmowego
W czasie 68 tygodni trwania badania klinicznego, w grupie pacjentów leczonych semaglutydem nudności wystąpiły u 43,9% pacjentów (w porównaniu z 16,1% pacjentów otrzymujących placebo), biegunka u 29,7% pacjentów (w porównaniu z 15,9% pacjentów otrzymujących placebo), wymioty u 24,5% pacjentów (w porównaniu z 6,3% pacjentów otrzymujących placebo) i ból brzucha u 19,7% pacjentów (w porównaniu z 10% pacjentów otrzymujących placebo). W większości przypadków objawy miały nasilenie łagodne do umiarkowanego oraz były przemijające. Zaparcia wystąpiły u 24,2% pacjentów leczonych semaglutydem (w porównaniu z 11,1% pacjentów przyjmujących placebo) i miały nasilenie łagodne do umiarkowanego oraz utrzymywały się przez dłuższy czas. U pacjentów leczonych semaglutydem mediana czasu utrzymywania się nudności wynosiła 8 dni, wymiotów 2 dni, biegunki 3 dni i zaparć 47 dni.
W przypadku leczenia semaglutydem pacjentów z umiarkowanymi zaburzeniami czynności nerek (eGFR ≥ 30 do < 60 ml/min/1,73 m2) może występować więcej działań niepożądanych ze strony układu pokarmowego.
U 4,3% pacjentów leczenie zakończono z powodu wystąpienia działań niepożądanych ze strony układu pokarmowego.
U pacjentów z gastroparezą leczonych semaglutydem mogą wystąpić objawy ze strony układu pokarmowego o zwiększonej ciężkości lub nasileniu.
Ostre zapalenie trzustki
Odsetek potwierdzonego rozpoznania ostrego zapalenia trzustki zgłoszonego w trakcie badań klinicznych fazy IIIa wynosił, odpowiednio, 0,2% dla semaglutydu i < 0,1% dla placebo. W badaniu SELECT, oceniającym wpływ na zdarzenia sercowo-naczyniowe, odsetek potwierdzonego rozpoznania ostrego zapalenia trzustki wynosił 0,2% dla semaglutydu i 0,3% dla placebo.
Ostra kamica pęcherzyka żółciowego/kamica żółciowa
U 1,6% pacjentów leczonych semaglutydem w trakcie badań klinicznych fazy IIIa zgłoszono występowanie kamicy żółciowej, które u 0,6% pacjentów doprowadziło do zapalenia pęcherzyka żółciowego. Przypadki kamicy żółciowej i zapalenia pęcherzyka żółciowego zgłoszono, odpowiednio, u 1,1% i 0,3% pacjentów otrzymujących placebo.
Wypadanie włosów
W badaniach klinicznych fazy IIIa, wypadanie włosów zgłoszono u 2,5% pacjentów leczonych semaglutydem i u 1,0% pacjentów otrzymujących placebo. W badaniach STEP UP, wypadanie włosów zgłoszono u 5,3% pacjentów leczonych semaglutydem w dawce 7,2 mg i u 1,0% pacjentów otrzymujących placebo. Objawy te miały zwykle łagodny przebieg i u większości pacjentów ustąpiły podczas kontynuacji leczenia. U pacjentów, u których doszło do większej utraty masy ciała (≥ 20%), wypadanie włosów zgłaszano częściej.
Przyspieszenie częstości akcji serca
W badaniach fazy IIIa u pacjentów leczonych semaglutydem zaobserwowano zwiększenie ilości uderzeń serca na minutę średnio o 3 uderzenia na minutę w stosunku do wartości wyjściowej wynoszącej 72 uderzenia na minutę. Odsetek pacjentów, u których zwiększenie częstości akcji serca w stosunku do wartości wyjściowej wynosiło ≥ 10 uderzeń na minutę w dowolnym punkcie czasowym w okresie leczenia, wynosił 67% w grupie przyjmującej semaglutyd w porównaniu do 50,1% w grupie przyjmującej placebo.
Immunogenność
W związku z potencjalnymi właściwościami immunogennymi produktów leczniczych zawierających białka lub peptydy, u pacjentów leczonych semaglutydem może dojść do wytworzenia przeciwciał przeciwko semaglutydowi. Odsetek pacjentów z dodatnim wynikiem badania przeciwciał przeciwko semaglutydowi w dowolnym momencie po punkcie wyjściowym wynosił 2,9 - 10,9% w grupie przyjmującej semaglutyd w dawce 2,4 mg i 15,3% w grupie przyjmującej semaglutyd w dawce 7,2 mg. U żadnego z pacjentów nie występowały przeciwciała neutralizujące przeciwko semaglutydowi ani przeciwciała przeciwko semaglutydowi z neutralizującym wpływem na endogenny GLP-1. Podczas leczenia duże stężenia semaglutydu mogły obniżyć czułość testu, dlatego nie można wykluczyć fałszywie ujemnych wyników. Jednakże u pacjentów z dodatnim wynikiem badania przeciwciał podczas i po leczeniu, obecność przeciwciał była tymczasowa i nie miała istotnego wpływu na skuteczność ani bezpieczeństwo stosowania.
Hipoglikemia u pacjentów z cukrzycą typu 2
W badaniu STEP 2 przypadki istotnej klinicznie hipoglikemii obserwowano u 6,2% (0,1 zdarzenia na pacjento-rok) pacjentów leczonych semaglutydem w porównaniu z 2,5% (0,03 zdarzenia na pacjento-rok) pacjentów otrzymujących placebo. Hipoglikemię w trakcie stosowania semaglutydu obserwowano zarówno w przypadku jednoczesnego stosowania, jak i bez jednoczesnego stosowania sulfonylomocznika. Jeden przypadek (0,2% uczestników, 0,002 zdarzenia na pacjento-rok) został zgłoszony jako zdarzenie ciężkie, które wystąpiło u pacjenta nieleczonego jednocześnie sulfonylomocznikiem. Ryzyko hipoglikemii podczas stosowania semaglutydu w skojarzeniu z pochodną sulfonylomocznika było większe.
W badaniu STEP-HFpEF-DM klinicznie istotną hipoglikemię obserwowano u 4,2% pacjentów zarówno w grupie leczonej semaglutydem, jak i przyjmującej placebo w przypadku stosowania w skojarzeniu z pochodną sulfonylomocznika i (lub) insuliną (0,065 zdarzenia na pacjento-rok w grupie leczonej semaglutydem i 0,098 zdarzenia na pacjento-rok w grupie otrzymującej placebo).
Retinopatia cukrzycowa u pacjentów z cukrzycą typu 2
W trwającym 2 lata badaniu klinicznym badano stosowanie semaglutydu w dawce 0,5 mg oraz 1 mg w porównaniu z placebo u 3297 pacjentów z cukrzycą typu 2, wysokim ryzykiem sercowo-naczyniowym, długim czasem trwania cukrzycy i niedostateczną kontrolą stężenia glukozy we krwi. W badaniu tym potwierdzone przypadki powikłań retinopatii cukrzycowej wystąpiły u większej liczby pacjentów leczonych semaglutydem (3,0%) w porównaniu z pacjentami przyjmującymi placebo (1,8%). Powyższe zaobserwowano u leczonych insuliną pacjentów ze stwierdzoną retinopatią cukrzycową. Różnicę pomiędzy pacjentami leczonymi semaglutydem a pacjentami przyjmującymi placebo zaobserwowano wcześnie i utrzymywała się ona przez cały okres trwania badania. W badaniu STEP 2 choroby siatkówki oka zgłaszało 6,9% pacjentów leczonych semaglutydem, 6,2% pacjentów leczonych semaglutydem w dawce 1 mg i 4,2% pacjentów otrzymujących placebo. Większość zdarzeń była zgłaszana jako retinopatia cukrzycowa (odpowiednio 4,0%, 2,7% i 2,7%) oraz retinopatia nieproliferacyjna (odpowiednio 0,7%, 0% i 0%).
Dyzestezja
W badaniach klinicznych fazy IIIa, zdarzenia związane z obrazem klinicznym zmienionego czucia skórnego, takie jak: parestezja, ból skóry, wrażliwość skóry, dyzestezja i uczucie pieczenia skóry, zgłoszono u 2,1% pacjentów leczonych semaglutydem w dawce 2,4 mg i u 1,2% pacjentów przyjmujących placebo. Zdarzenia miały nasilenie łagodne do umiarkowanego i u większości pacjentów ustąpiły w trakcie kontynuacji leczenia.
W badaniu STEP UP, zdarzenia związane z dyzestezją zgłoszono u 21,6% pacjentów leczonych semaglutydem w dawce 7,2 mg i u 0,3% pacjentów przyjmujących placebo. W grupie przyjmującej semaglutyd w dawce 7,2 mg większość zdarzeń miało nasilenie łagodne do umiarkowanego, a 85% zdarzeń (368 z 434) ustąpiło w trakcie trwania leczenia. W grupie przyjmującej semaglutyd podskórnie w dawce 7,2 mg, 28% zdarzeń (123 z 434) ustąpiło po zmianie dawki produktu.
Nietętnicza przednia niedokrwienna neuropatia nerwu wzrokowego (NAION)
Wyniki kilku dużych badań epidemiologicznych wskazują, że ekspozycja na semaglutyd u dorosłych z cukrzycą typu 2 jest związana z około dwukrotnym wzrostem względnego ryzyka rozwoju NAION, co odpowiada około jednemu dodatkowemu przypadkowi na 10 000 osobolat leczenia.
Dzieci i młodzież
W badaniu klinicznym przeprowadzonym z udziałem młodzieży w wieku od 12 do poniżej 18 lat z otyłością lub nadwagą i co najmniej jednym współistniejącym schorzeniem związanym z nieprawidłową masą ciała, 133 pacjentów otrzymywało semaglutyd. Czas trwania badania wynosił 68 tygodni.
Ogólnie, częstość, rodzaj i nasilenie działań niepożądanych u młodzieży były porównywalne z tymi, które obserwowano u osób dorosłych. Kamica żółciowa była zgłaszana u 3,8% pacjentów leczonych semaglutydem i u 0% pacjentów otrzymujących placebo.
Po 68 tygodniach leczenia nie stwierdzono wpływu na wzrost ani przebieg dojrzewania płciowego.
Inne szczególne grupy pacjentów
W badaniach SELECT i SUSTAIN 6, u dorosłych z rozpoznaną chorobą sercowo-naczyniową, profil działań niepożądanych był podobny do obserwowanego w badaniach fazy IIIa dotyczących kontroli masy ciała.
W badaniach HFpEF u dorosłych z niewydolnością serca z zachowaną frakcją wyrzutową (ang. heart failure with preserved ejection fraction, HFpEF) powiązaną z otyłością, profil działań niepożądanych był podobny do obserwowanego w badaniach fazy IIIa dotyczących kontroli masy ciała.
Zgłaszanie podejrzewanych działań niepożądanych
Po dopuszczeniu produktu leczniczego do obrotu istotne jest zgłaszanie podejrzewanych działań niepożądanych. Umożliwia to nieprzerwane monitorowanie stosunku korzyści do ryzyka stosowania produktu leczniczego. Osoby należące do fachowego personelu medycznego powinny zgłaszać wszelkie podejrzewane działania niepożądane za pośrednictwem krajowego systemu zgłaszania wymienionego w załączniku V.
4.9 Przedawkowanie
Przedawkowanie semaglutydu może powodować zaburzenia ze strony układu pokarmowego, które mogą prowadzić do odwodnienia. W przypadku przedawkowania, pacjenta należy obserwować i w razie potrzeby podjąć odpowiednie leczenie wspomagające.
5. WŁAŚCIWOŚCI FARMAKOLOGICZNE
5.1 Właściwości farmakodynamiczne
Grupa farmakoterapeutyczna: produkty lecznicze stosowane w cukrzycy, analogi glukagonopodobnego peptydu-1 (GLP-1), kod ATC: A10BJ06.
Mechanizm działania
Semaglutyd to analog GLP-1, wykazujący 94% homologii sekwencji z ludzkim GLP-1. Semaglutyd pełni rolę agonisty receptora GLP-1, tj. selektywnie wiąże się z receptorem GLP-1 aktywując go, podobnie jak natywny GLP-1.
GLP-1 to fizjologiczny regulator łaknienia i ilości spożywanych kalorii, a receptor GLP-1 jest obecny w różnych obszarach mózgu odpowiedzialnych za regulowanie apetytu.
Badania na zwierzętach wykazały, że semaglutyd działa za pośrednictwem receptora GLP-1 w mózgu. Semaglutyd wywiera bezpośredni wpływ na obszary w mózgu regulujące homeostazę przyjmowania pokarmów zachodzącą w podwzgórzu i pniu mózgu. Semaglutyd może wpływać na układ nagrody poprzez bezpośredni i pośredni wpływ na obszary mózgu, w tym na przegrodę, wzgórze i ciało migdałowate.
Badania kliniczne wskazują, że semaglutyd zmniejsza przyjmowanie kalorii, zwiększa uczucie sytości, pełności i kontrolowania jedzenia oraz zmniejsza uczucie głodu oraz częstotliwość i intensywność podjadania emocjonalnego (ang. cravings). Ponadto semaglutyd zmniejsza ochotę na pokarmy wysokotłuszczowe.
Semaglutyd koordynuje współdziałanie układu homeostatycznego i hedonicznego oraz funkcji wykonawczych w celu regulacji spożycia kalorii, apetytu, odczuwania nagrody i wyborów żywieniowych.
Dodatkowo wykazano, że semaglutyd zmniejsza stężenie glukozy we krwi w sposób zależny od stężenia glukozy poprzez pobudzenie wydzielania insuliny i zmniejszenie wydzielania glukagonu, gdy stężenie glukozy we krwi jest duże. Mechanizm zmniejszenia stężenia glukozy we krwi obejmuje również niewielkie opóźnienie we wczesnym poposiłkowym opróżnianiu żołądka. Podczas hipoglikemii semaglutyd zmniejsza wydzielanie insuliny, nie zaburzając przy tym wydzielania glukagonu.
Receptory GLP-1 występują również w sercu, naczyniach, układzie odpornościowym oraz w nerkach. W trakcie badań klinicznych zaobserwowano korzystny wpływ semaglutydu na stężenie lipidów w osoczu, obniżenie skurczowego ciśnienia krwi oraz hamowanie procesów zapalnych. Ponadto, w badaniach na zwierzętach wykazano, że semaglutyd ograniczał występowanie miażdżycy i miał działanie przeciwzapalne w układzie sercowo-naczyniowym.
Mechanizm działania semaglutydu zmniejszający ryzyko sercowo-naczyniowe jest prawdopodobnie wieloczynnikowy, częściowo wynika z wpływu na zmniejszenie masy ciała oraz z wpływu na znane czynniki ryzyka sercowo-naczyniowego (zmniejszenie ciśnienia krwi, korzystny wpływ na profil lipidowy i metabolizm glukozy oraz działanie przeciwzapalne odzwierciedlone w zmniejszeniu stężenia białka C-reaktywnego o wysokiej czułości (ang. high-sensitivity C-reactive protein, hsCRP)). Dokładny mechanizm zmniejszający ryzyko sercowo-naczyniowe nie został ustalony.
Mechanizm działania na wątrobę jest wieloczynnikowy i uważa się, że wynika pośrednio z wpływu na poprawę czynników metabolicznych, w tym zmniejszenia masy ciała, poprawy metabolizmu glukozy i lipidów oraz zmniejszenia stanu zapalnego. Semaglutyd wpływa na szlaki genowe związane zarówno z zapaleniem, jak i zwłóknieniem, co prowadzi do pozytywnej zmiany proteomicznego profilu osoby z MASH. Ponadto semaglutyd zmniejsza odkładanie tłuszczu w wątrobie.
Działanie farmakodynamiczne
Apetyt, podaż kalorii i dobór pokarmów
Semaglutyd zmniejsza apetyt, zwiększając uczucie pełności i sytości, i jednocześnie zmniejsza łaknienie i ilość spożywanego następnie pokarmu. W badaniu fazy I, wartość energetyczna dowolnego posiłku była o 35% niższa podczas stosowania semaglutydu w porównaniu z placebo po 20 tygodniach podawania. Do osiągnięcia tego efektu przyczyniła się też lepsza kontrola łaknienia, mniejsza ilość epizodów podjadania emocjonalnego (ang. cravings) i względnie niższa preferencja pokarmów wysokotłuszczowych. Podjadanie emocjonalne (ang. cravings) było dalej oceniane w badaniu STEP 5 za pomocą Kwestionariusza Kontroli Jedzenia (ang. Control of Eating Questionnaire, CoEQ). W 104. tygodniu leczenia różnica oszacowana w zakresie zarówno kontroli łaknienia, jak i ochoty na potrawy pikantne znacząco przemawiała na korzyść semaglutydu, podczas gdy nie obserwowano wyraźnego wpływu na ochotę na potrawy słodkie.
Stężenie lipidów na czczo oraz po posiłku
Semaglutyd w dawce 1 mg w porównaniu z placebo obniżał stężenie triglicerydów oraz lipoprotein
o bardzo małej gęstości (ang. very low density lipoprotein, VLDL), odpowiednio o 12% i 21%. Stężenie triglicerydów i VLDL po posiłku wysokotłuszczowym było mniejsze o > 40%.
Skuteczność kliniczna i bezpieczeństwo stosowania
Bezpieczeństwo stosowania i skuteczność semaglutydu w zakresie kontroli masy ciała w połączeniu ze zmniejszeniem podaży kalorii i zwiększeniem wysiłku fizycznego oceniano w czterech trwających 68 tygodni badaniach fazy IIIa z randomizacją, prowadzonych metodą podwójnie ślepej próby, z grupą kontrolną otrzymującą placebo (badania STEP 1-4). W badaniach wzięło udział łącznie 4684 dorosłych pacjentów (w tym 2652 zrandomizowanych do leczenia semaglutydem). Ponadto, skuteczność i bezpieczeństwo stosowania semaglutydu w porównaniu z placebo oceniano w trwającym 2 lata podwójnie zaślepionym, randomizowanym, kontrolowanym placebo badaniu fazy IIIb (STEP 5), do którego włączono 304 pacjentów (152 pacjentów przyjmowało semaglutyd).
Skuteczność i bezpieczeństwo stosowania semaglutydu w dawce 7,2 mg oceniano w dwóch 72-tygodniowych, podwójnie zaślepionych, randomizowanych, kontrolowanych placebo, trzyramiennych badaniach fazy IIIb (STEP UP i STEP UP T2D), w których udział wzięło 1919 pacjentów (1312 pacjentów przydzielono do grupy leczonej semaglutydem w dawce 7,2 mg).
Podczas leczenia semaglutydem uzyskano większe, istotne klinicznie i trwałe zmniejszenie masy ciała w porównaniu z placebo u pacjentów z otyłością (BMI ≥ 30 kg/m2) lub nadwagą (BMI ≥ 27 kg/m2 do < 30 kg/m2) i co najmniej jednym współistniejącym schorzeniem związanym z nieprawidłową masą ciała. Ponadto, w ramach różnych badań, zmniejszenie masy ciała o ≥ 5%, ≥ 10%, ≥ 15% i ≥ 20% uzyskano u większego odsetka pacjentów przyjmujących semaglutyd w porównaniu z pacjentami otrzymującymi placebo. Zmniejszenie masy ciała miało miejsce niezależnie od występowania objawów ze strony układu pokarmowego, takich jak nudności, wymioty lub biegunka.
Leczenie semaglutydem prowadziło również do statystycznie istotnej poprawy dotyczącej obwodu talii, skurczowego ciśnienia krwi i sprawności fizycznej w porównaniu z placebo.
Wykazano skuteczność semaglutydu niezależnie od wieku, płci, rasy, pochodzenia etnicznego, wyjściowej masy ciała, wskaźnika BMI, obecności cukrzycy typu 2 i stanu czynności nerek. Różnice w odniesieniu do skuteczności wystąpiły we wszystkich podgrupach. Stosunkowo większe zmniejszenie masy ciała zaobserwowano u kobiet i pacjentów bez cukrzycy typu 2, jak również u pacjentów z mniejszą wyjściową masą ciała w porównaniu z pacjentami z większą wyjściową masą ciała.
Badanie STEP 1: Kontrola masy ciała
W trwającym 68 tygodni badaniu prowadzonym metodą podwójnie ślepej próby 1961 pacjentów z otyłością (BMI ≥ 30 kg/m2) lub nadwagą (BMI ≥ 27 kg/m2 do < 30 kg/m2) i co najmniej jednym współistniejącym schorzeniem związanym z nieprawidłową masą ciała zostało zrandomizowanych do grup otrzymujących semaglutyd lub placebo. Wszyscy pacjenci stosowali niskokaloryczną dietę i utrzymywali zwiększoną aktywność fizyczną przez cały czas trwania badania.
Zmniejszenie masy ciała obserwowane było od początku przez cały czas trwania badania. W momencie zakończenia leczenia (tydzień 68.) zmniejszenie masy ciała było większe i klinicznie istotne w grupie przyjmującej produkt leczniczy w porównaniu z grupą otrzymującą placebo (patrz Tabela 4 i Rysunek 1). Ponadto zmniejszenie masy ciała o ≥ 5%, ≥ 10%, ≥ 15% i ≥ 20% uzyskano u większego odsetka pacjentów przyjmujących semaglutyd w porównaniu z pacjentami otrzymującymi placebo (patrz Tabela 4). Wśród pacjentów ze stanem przedcukrzycowym odnotowanym w punkcie wyjściowym, wyrównanie glikemii po zakończeniu leczenia uzyskano u większego odsetka pacjentów przyjmujących semaglutyd w porównaniu z pacjentami otrzymującymi placebo (84,1% vs. 47,8%).
Tabela 4 Badanie STEP 1: Wyniki w tygodniu 68.
| Semaglutyd 2,4 mg | Placebo | |
| Grupa poddana analizie (N) | 1306 | 655 |
| Masa ciała | ||
| Wartość wyjściowa (kg) | 105,4 | 105,2 |
| Zmiana (%) w stosunku do wartości wyjściowej1,2 | -14,9 | -2,4 |
| Różnica (%) w porównaniu z placebo1 [95% CI] | -12,4 [-13,4; -11,5]* | - |
| Zmiana (kg) w stosunku do wartości wyjściowej | -15,3 | -2,6 |
| Różnica (kg) w porównaniu z placebo1 [95% CI] | -12,7 [-13,7; -11,7] | - |
| Pacjenci (%), którzy osiągnęli zmniejszenie masy ciała ≥ 5%3 | 83,5* | 31,1 |
| Pacjenci (%), którzy osiągnęli zmniejszenie masy ciała ≥ 10%3 | 66,1* | 12,0 |
| Pacjenci (%), którzy osiągnęli zmniejszenie masy ciała ≥ 15%3 | 47,9* | 4,8 |
| Obwód talii (cm) | ||
| Wartość wyjściowa | 114,6 | 114,8 |
| Zmiana w stosunku do wartości wyjściowej1 | -13,5 | -4,1 |
| Różnica w porównaniu z placebo1 [95% CI] | -9,4 [-10,3; -8,5]* | - |
| Skurczowe ciśnienie krwi (mmHg) | ||
| Wartość wyjściowa | 126 | 127 |
| Zmiana w stosunku do wartości wyjściowej1 | -6,2 | -1,1 |
| Różnica w porównaniu z placebo1 [95% CI] | -5,1 [-6,3; -3,9]* | - |
*p < 0,0001 (nieskorygowany, dwustronny) dla przewagi.
1 Oszacowano przy użyciu modelu ANCOVA z zastosowaniem wielokrotnych imputacji w oparciu
o wszystkie dane, niezależnie od przerwania leczenia randomizowanego lub rozpoczęcia stosowania innego produktu leczniczego przeciw otyłości lub operacji bariatrycznej.
2 W trakcie badania leczenie w zrandomizowanych grupach zostało przerwane na stałe przez 17,1% pacjentów zrandomizowanych do grupy przyjmującej semaglutyd w dawce 2,4 mg i przez 22,4% pacjentów zrandomizowanych do grupy otrzymującej placebo. Zakładając, że wszyscy zrandomizowani pacjenci kontynuowaliby leczenie i nie stosowaliby innych dodatkowych metod leczenia otyłości, szacowane zmiany od randomizacji do tygodnia 68. w odniesieniu do masy ciała w oparciu o mieszany model powtórzonych pomiarów, obejmujący wszystkich obserwowanych pacjentów do czasu pierwszego przerwania leczenia, wynoszą odpowiednio -16,9% dla semaglutydu w dawce 2,4 mg i -2,4% dla placebo.
3 Oszacowano przy użyciu modelu regresji binarnej na podstawie takiej samej procedury imputacji co zastosowana w analizie głównej.
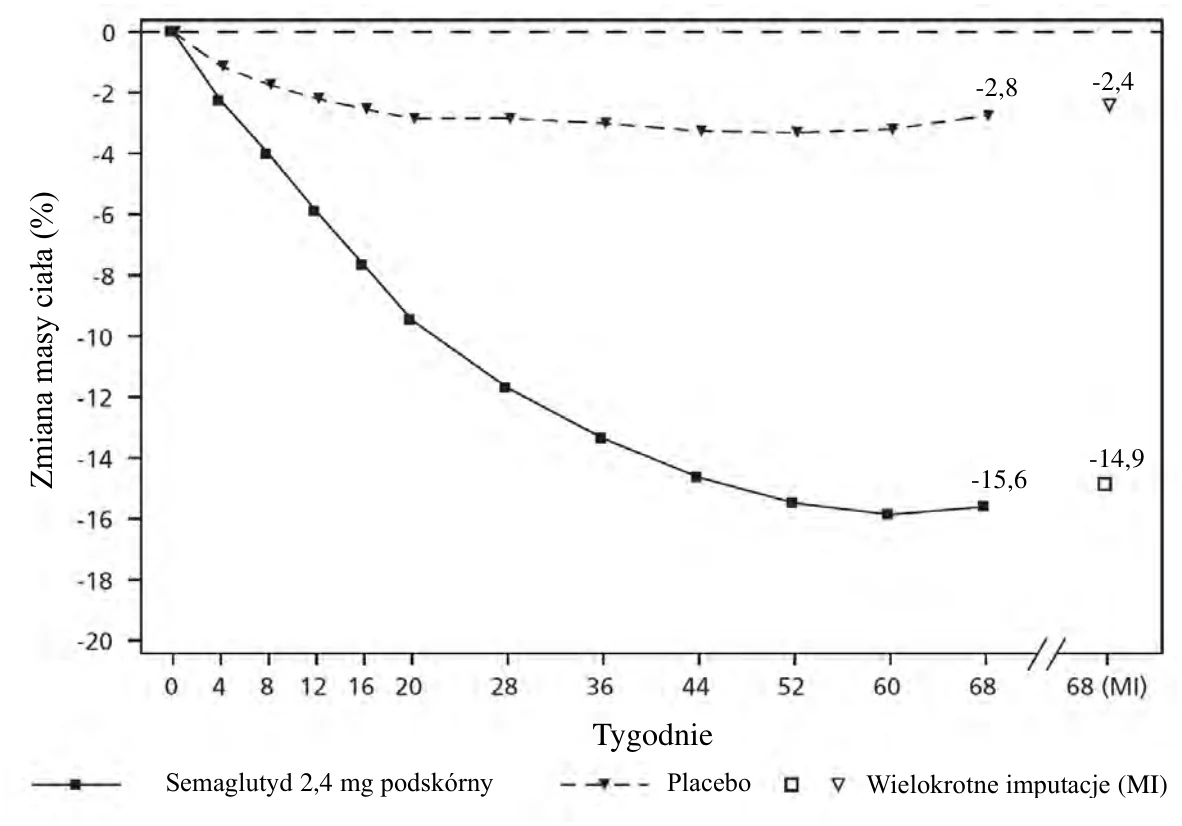
 Wartości obserwowane u pacjentów odbywających każdą wizytę planową i wartości oszacowane z zastosowaniem wielokrotnych imputacji (MI) w oparciu o dane uzyskane od pacjentów, którzy przerwali leczenie.
Rysunek 1 Badanie STEP 1: Średnia zmiana masy ciała (%) od punktu wyjściowego do tygodnia 68.
Po trwającym 68 tygodni badaniu przeprowadzono 52-tygodniowe przedłużenie badania bez stosowania leczenia, do którego włączono 327 pacjentów, którzy ukończyli część główną badania przyjmując podtrzymującą dawkę semaglutydu lub placebo. W okresie bez leczenia od 68. do 120. tygodnia średnia masa ciała wzrosła w obu grupach pacjentów. Jednak w przypadku pacjentów, którzy byli leczeni semaglutydem w głównej części badania, masa ciała pozostawała o 5,6% poniżej wartości wyjściowej w porównaniu z 0,1% w grupie placebo.
Badanie STEP 2: Kontrola masy ciała u pacjentów z cukrzycą typu 2
W trwającym 68 tygodni badaniu prowadzonym metodą podwójnie ślepej próby 1210 pacjentów z nadwagą lub otyłością (BMI ≥ 27 kg/m2) oraz cukrzycą typu 2 zostało zrandomizowanych do grup otrzymujących semaglutyd w dawce 2,4 mg, semaglutyd w dawce 1 mg raz na tydzień lub placebo. U pacjentów włączonych do badania cukrzyca nie była dostatecznie dobrze kontrolowana (HbA1c 7–10%); stosowano u nich albo tylko dietę i ćwiczenia fizyczne, albo 1-3 doustne przeciwcukrzycowe produkty lecznicze. Wszyscy pacjenci stosowali niskokaloryczną dietę i utrzymywali zwiększoną aktywność fizyczną przez cały czas trwania badania.
Leczenie semaglutydem przez okres 68 tygodni skutkowało osiągnięciem większego i istotnego klinicznie zmniejszenia masy ciała i stężenia HbA1c w porównaniu z placebo (patrz Tabela 5 i Rysunek 2).
Tabela 5 Badanie STEP 2: Wyniki w tygodniu 68.
| Semaglutyd 2,4 mg | Placebo | |
| Grupa poddana analizie (N) | 404 | 403 |
| Masa ciała | ||
| Wartość wyjściowa (kg) | 99,9 | 100,5 |
| Zmiana (%) w stosunku do wartości wyjściowej1,2 | -9,6 | -3,4 |
| Różnica (%) w porównaniu z placebo1 [95% CI] | -6,2 [-7,3; -5,2]* | - |
| Zmiana (kg) w stosunku do wartości wyjściowej | -9,7 | -3,5 |
| Różnica (kg) w porównaniu z placebo1 [95% CI] | -6,1 [-7,2; -5,0] | - |
| Pacjenci (%), którzy osiągnęli zmniejszenie masy ciała ≥ 5%3 | 67,4* | 30,2 |
| Pacjenci (%), którzy osiągnęli zmniejszenie masy ciała ≥ 10%3 | 44,5* | 10,2 |
| Pacjenci (%), którzy osiągnęli zmniejszenie masy ciała ≥ 15%3 | 25,0* | 4,3 |
| Obwód talii (cm) | ||
| Wartość wyjściowa | 114,5 | 115,5 |
| Zmiana w stosunku do wartości wyjściowej1 | -9,4 | -4,5 |
| Różnica w porównaniu z placebo1 [95% CI] | -4,9 [-6,0; -3,8]* | - |
| Skurczowe ciśnienie krwi (mmHg) | ||
| Wartość wyjściowa | 130 | 130 |
| Zmiana w stosunku do wartości wyjściowej1 | -3,9 | -0,5 |
| Różnica w porównaniu z placebo1 [95% CI] | -3,4 [-5,6; -1,3]** | - |
| HbA1c (mmol/mol (%)) | ||
| Wartość wyjściowa | 65,3 (8,1) | 65,3 (8,1) |
| Zmiana w stosunku do wartości wyjściowej1 | -17,5 (-1,6) | -4,1 (-0,4) |
| Różnica w porównaniu z placebo1 [95% CI] | -13,5 [-15,5; -11,4] (-1,2 [-1,4; -1,1])* | - - |
* p < 0,0001 (nieskorygowany, dwustronny) dla przewagi; **p < 0,05 (nieskorygowany, dwustronny) dla przewagi.
1 Oszacowano przy użyciu modelu ANCOVA z zastosowaniem wielokrotnych imputacji w oparciu
o wszystkie dane, niezależnie od przerwania leczenia randomizowanego lub rozpoczęcia stosowania innego produktu leczniczego przeciw otyłości lub operacji bariatrycznej.
2 W trakcie badania leczenie w zrandomizowanych grupach zostało przerwane na stałe przez 11,6% pacjentów zrandomizowanych do grupy przyjmującej semaglutyd w dawce 2,4 mg i przez 13,9% pacjentów zrandomizowanych do grupy otrzymującej placebo. Zakładając, że wszyscy zrandomizowani pacjenci kontynuowaliby leczenie i nie stosowaliby innych dodatkowych metod leczenia otyłości, szacowane zmiany od randomizacji do tygodnia 68. w odniesieniu do masy ciała w oparciu o mieszany model powtórzonych pomiarów, obejmujący wszystkich obserwowanych pacjentów do czasu pierwszego przerwania leczenia, wynoszą odpowiednio -10,6% dla semaglutydu w dawce 2,4 mg i -3,1% dla placebo.
3 Oszacowano przy użyciu modelu regresji binarnej na podstawie takiej samej procedury imputacji co zastosowana w analizie głównej.
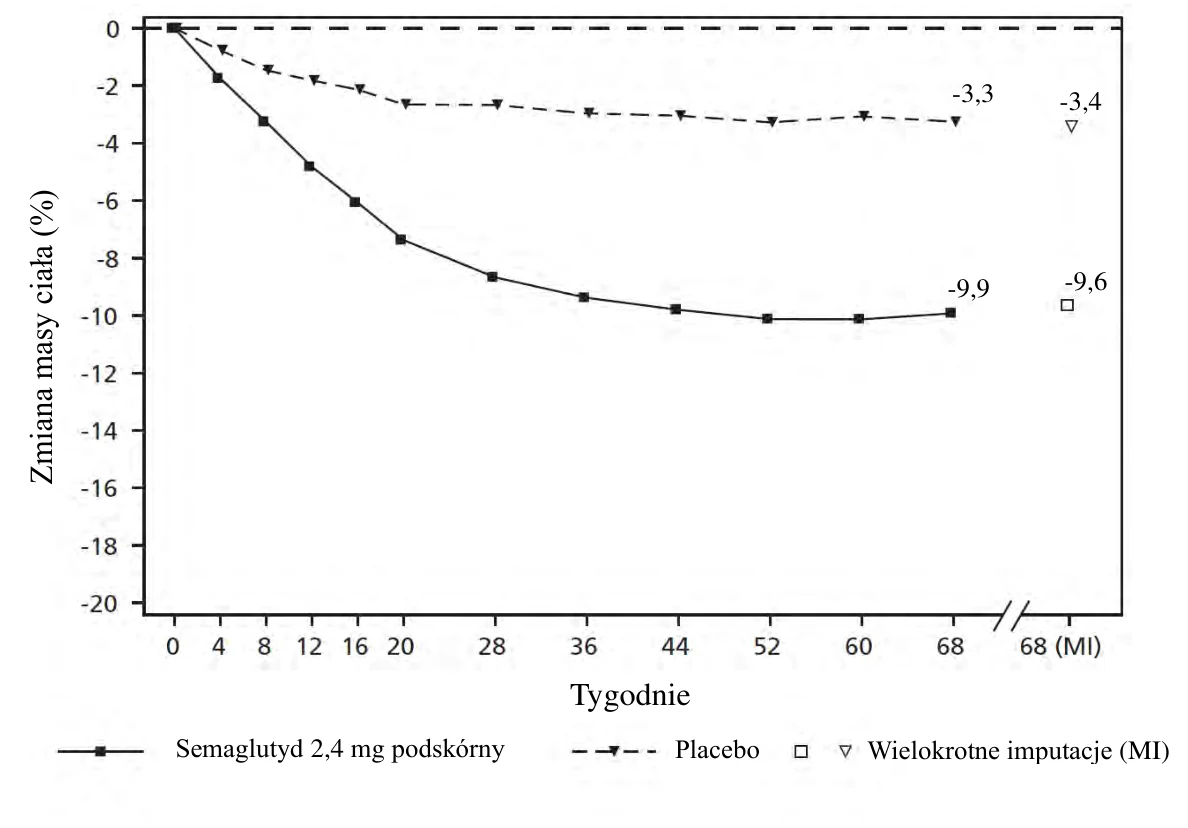
 Wartości obserwowane u pacjentów odbywających każdą wizytę planową i wartości oszacowane z zastosowaniem wielokrotnych imputacji (MI) w oparciu o dane uzyskane od pacjentów, którzy przerwali leczenie.
Rysunek 2 Badanie STEP 2: Średnia zmiana masy ciała (%) od punktu wyjściowego do tygodnia 68.
Badanie STEP 3: Kontrola masy ciała za pomocą intensywnego leczenia behawioralnego
W trwającym 68 tygodni badaniu prowadzonym metodą podwójnie ślepej próby 611 pacjentów z otyłością (BMI ≥ 30 kg/m2) lub nadwagą (BMI ≥ 27 kg/m2 do < 30 kg/m2) i co najmniej jednym współistniejącym schorzeniem związanym z nieprawidłową masą ciała zostało zrandomizowanych do grup otrzymujących semaglutyd lub placebo. W trakcie badania wszyscy pacjenci byli poddawani intensywnej terapii behawioralnej (IBT), obejmującej bardzo restrykcyjną dietę, zwiększoną aktywność fizyczną i poradnictwo behawioralne.
Leczenie semaglutydem wraz z IBT przez okres 68 tygodni skutkowało osiągnięciem większego i klinicznie istotnego zmniejszenia masy ciała w porównaniu z placebo (patrz Tabela 6).
Tabela 6 Badanie STEP 3: Wyniki w tygodniu 68.
| Semaglutyd 2,4 mg | Placebo | |
| Grupa poddana analizie (N) | 407 | 204 |
| Masa ciała | ||
| Wartość wyjściowa (kg) | 106,9 | 103,7 |
| Zmiana (%) w stosunku do wartości wyjściowej1,2 | -16,0 | -5,7 |
| Różnica (%) w porównaniu z placebo1 [95% CI] | -10,3 [-12,0; -8.6]* | - |
| Semaglutyd 2,4 mg | Placebo | |
| Zmiana (kg) w stosunku do wartości wyjściowej | -16,8 | -6,2 |
| Różnica (kg) w porównaniu z placebo1 [95% CI] | -10,6 [-12,5; -8,8] | - |
| Pacjenci (%), którzy osiągnęli zmniejszenie masy ciała ≥ 5%3 | 84,8* | 47,8 |
| Pacjenci (%), którzy osiągnęli zmniejszenie masy ciała ≥ 10%3 | 73,0* | 27,1 |
| Pacjenci (%), którzy osiągnęli zmniejszenie masy ciała ≥ 15%3 | 53,5* | 13,2 |
| Obwód talii (cm) | ||
| Wartość wyjściowa | 113,6 | 111,8 |
| Zmiana w stosunku do wartości wyjściowej1 | -14,6 | -6,3 |
| Różnica w porównaniu z placebo1 [95% CI] | -8,3 [-10,1; -6,6]* | - |
| Skurczowe ciśnienie krwi (mmHg) | ||
| Wartość wyjściowa | 124 | 124 |
| Zmiana w stosunku do wartości wyjściowej1 | -5,6 | -1,6 |
| Różnica w porównaniu z placebo1 [95% CI] | -3,9 [-6,4; -1,5]* | - |
*p < 0,005 (nieskorygowany, dwustronny) dla przewagi.
1 Oszacowano przy użyciu modelu ANCOVA z zastosowaniem wielokrotnych imputacji w oparciu
o wszystkie dane, niezależnie od przerwania leczenia randomizowanego lub rozpoczęcia stosowania innego produktu leczniczego przeciw otyłości lub operacji bariatrycznej.
2 W trakcie badania leczenie w zrandomizowanych grupach zostało przerwane na stałe przez 16,7% pacjentów zrandomizowanych do grupy przyjmującej semaglutyd w dawce 2,4 mg i przez 18,6% pacjentów zrandomizowanych do grupy otrzymującej placebo. Zakładając, że wszyscy zrandomizowani pacjenci kontynuowaliby leczenie i nie stosowaliby innych dodatkowych metod leczenia otyłości, szacowane zmiany od randomizacji do tygodnia 68. w odniesieniu do masy ciała w oparciu o mieszany model powtórzonych pomiarów, obejmujący wszystkich obserwowanych pacjentów do czasu pierwszego przerwania leczenia, wynoszą odpowiednio -17,6% dla semaglutydu w dawce 2,4 mg i -5,0% dla placebo.
3 Oszacowano przy użyciu modelu regresji binarnej na podstawie takiej samej procedury imputacji co zastosowana w analizie głównej.
Badanie STEP 4: Utrzymanie kontroli masy ciała
W trwającym 68 tygodni badaniu prowadzonym metodą podwójnie ślepej próby wzięło udział 902 pacjentów z otyłością (BMI ≥ 30 kg/m2) lub nadwagą (BMI ≥ 27 kg/m2 do < 30 kg/m2) i co najmniej jednym współistniejącym schorzeniem związanym z nieprawidłową masą ciała. Wszyscy pacjenci stosowali niskokaloryczną dietę i utrzymywali zwiększoną aktywność fizyczną przez cały czas trwania badania. Od tygodnia 0 do tygodnia 20. wszyscy pacjenci przyjmowali semaglutyd (okres wprowadzający). W tygodniu 20. (punkt wyjściowy) pacjenci, którzy osiągnęli dawkę podtrzymującą 2,4 mg zostali zrandomizowani do grupy kontynuującej leczenie lub do grupy otrzymującej placebo. W tygodniu 0 (początek okresu wprowadzającego) średnia masa ciała pacjentów wynosiła 107,2 kg, a średni wskaźnik BMI wynosił 38,4 kg/m2.
Pacjenci, którzy osiągnęli dawkę podtrzymującą 2,4 mg w tygodniu 20. (punkt wyjściowy) i kontynuowali leczenie semaglutydem przez 48 tygodni (tygodnie 20–68), kontynuowali zmniejszenie masy ciała i uzyskali większe i istotne klinicznie zmniejszenie masy ciała w porównaniu z pacjentami, którzy zmienili produkt leczniczy na placebo (patrz Tabela 7 i Rysunek 3). Masa ciała ulegała stopniowemu wzrostowi w okresie od tygodnia 20. do tygodnia 68. u pacjentów, którzy zmienili produkt leczniczy na placebo w tygodniu 20. (punkt wyjściowy). Jednak średnia masa ciała była u tych pacjentów niższa w tygodniu 68. niż na początku okresu wprowadzającego (tydzień 0) (patrz Rysunek 3). U pacjentów otrzymujących semaglutyd od tygodnia 0 (okres wprowadzający) do tygodnia 68. (zakończenie leczenia) średnia zmiana masy ciała wynosiła -17,4%, ze zmniejszeniem masy ciała o ≥ 5% osiągniętym przez 87,8% pacjentów, zmniejszeniem masy ciała
o ≥ 10% osiągniętym przez 78,0% pacjentów, zmniejszeniem masy ciała o ≥ 15% osiągniętym przez 62,2% pacjentów i zmniejszeniem masy ciała o ≥ 20% osiągniętym przez 38,6% pacjentów.
Tabela 7 Badanie STEP 4: Wyniki od tygodnia 20. do tygodnia 68.
| Semaglutyd 2,4 mg | Placebo | |
| Grupa poddana analizie (N) | 535 | 268 |
| Masa ciała | ||
| Wartość wyjściowa1 (kg) | 96,5 | 95,4 |
| Zmiana (%) w stosunku do wartości wyjściowej1,2,3 | -7,9 | 6,9 |
| Różnica (%) w porównaniu z placebo2 [95% CI] | -14,8 [-16,0; -13,5]* | - |
| Zmiana (kg) w stosunku do wartości wyjściowej | -7,1 | 6,1 |
| Różnica (kg) w porównaniu z placebo2 [95% CI] | -13,2 [-14,3; -12,0] | - |
| Obwód talii (cm) | ||
| Wartość wyjściowa | 105,5 | 104,7 |
| Zmiana w stosunku do wartości wyjściowej1 | -6,4 | 3,3 |
| Różnica w porównaniu z placebo2 [95% CI] | -9,7 [-10,9; -8,5]* | - |
| Skurczowe ciśnienie krwi (mmHg) | ||
| Wartość wyjściowa1 | 121 | 121 |
| Zmiana w stosunku do wartości wyjściowej1,2 | 0,5 | 4,4 |
| Różnica w porównaniu z placebo2 [95% CI] | -3,9 [-5,8; -2,0]* | - |
*p < 0,0001 (nieskorygowany, dwustronny) dla przewagi.
1 Wartość wyjściowa = tydzień 20.
2 Oszacowano przy użyciu modelu ANCOVA z zastosowaniem wielokrotnych imputacji w oparciu
o wszystkie dane, niezależnie od przerwania leczenia randomizowanego lub rozpoczęcia stosowania innego produktu leczniczego przeciw otyłości lub operacji bariatrycznej.
3 W trakcie badania leczenie w zrandomizowanych grupach zostało przerwane na stałe przez 5,8% pacjentów zrandomizowanych do grupy przyjmującej semaglutyd w dawce 2,4 mg i przez 11,6% pacjentów zrandomizowanych do grupy otrzymującej placebo. Zakładając, że wszyscy zrandomizowani pacjenci kontynuowaliby leczenie i nie stosowaliby innych dodatkowych metod leczenia otyłości, szacowane zmiany od randomizacji do tygodnia 68. w odniesieniu do masy ciała w oparciu o mieszany model powtórzonych pomiarów, obejmujący wszystkich obserwowanych pacjentów do czasu pierwszego przerwania leczenia, wynoszą odpowiednio -8,8% dla semaglutydu w dawce 2,4 mg i 6,5% dla placebo.
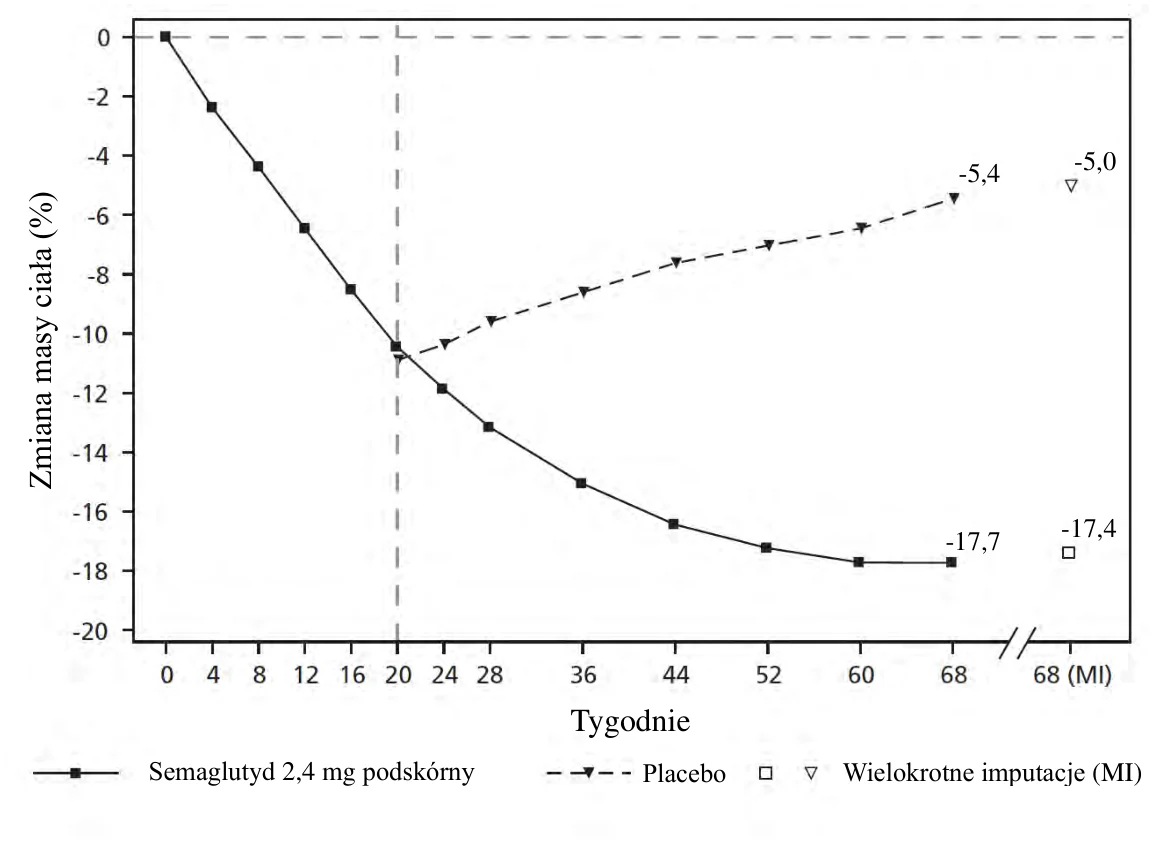
Wartości obserwowane u pacjentów odbywających każdą wizytę planową i wartości oszacowane z zastosowaniem wielokrotnych imputacji (MI) w oparciu o dane uzyskane od pacjentów, którzy przerwali leczenie.
Rysunek 3 Badanie STEP 4: Średnia zmiana masy ciała (%) od tygodnia 0 do tygodnia 68.
Badanie STEP 5: Dane z okresu 2 lat
W trwającym 104 tygodnie badaniu z podwójnie ślepą próbą 304 pacjentów z otyłością (BMI ≥ 30 kg/m2) lub z nadwagą (BMI ≥ 27 do < 30 kg/m2) i co najmniej jedną chorobą współistniejącą związaną z masą ciała zostało losowo przydzielonych do grupy otrzymującej semaglutyd lub placebo. Wszyscy pacjenci byli na diecie niskokalorycznej i utrzymywali zwiększoną aktywność fizyczną przez cały czas trwania badania. Wyjściowo średni wskaźnik BMI wynosił 38,5 kg/m2, a średnia masa ciała 106,0 kg.
Leczenie semaglutydem przez 104 tygodnie doprowadziło do osiągnięcia lepszych wyników i klinicznie istotnego zmniejszenia masy ciała w porównaniu z placebo. Średnia masa ciała ulegała stopniowemu zmniejszeniu od wartości wyjściowej do 68. tygodnia leczenia semaglutydem, po czym ustabilizowała się. W przypadku przyjmowania placebo średnia masa ciała ulegała stopniowemu zmniejszeniu w mniejszym stopniu, a stabilizację osiągnięto po około 20 tygodniach leczenia (patrz Tabela 8 i Rysunek 4). Pacjenci leczeni semaglutydem osiągnęli średnią zmianę masy ciała -15,2%, z utratą masy ciała o ≥ 5% osiągniętą przez 74,7% pacjentów, o ≥ 10% osiągniętą przez 59,2% pacjentów i o ≥ 15% osiągniętą przez 49,7% pacjentów. Wśród pacjentów ze stanem przedcukrzycowym na początku leczenia, 80% i 37% przyjmujących odpowiednio semaglutyd i placebo osiągnęło normoglikemię pod koniec leczenia.
Tabela 8 Badanie STEP 5: Wyniki w tygodniu 104.
| Semaglutyd 2,4 mg | Placebo | |
| Grupa poddana analizie (N) | 152 | 152 |
| Masa ciała | ||
| Wartość wyjściowa (kg) | 105,6 | 106,5 |
| Zmiana (%) w stosunku do wartości wyjściowej1,2 | -15,2 | -2,6 |
| Różnica (%) w porównaniu z placebo1 [95% CI] | -12,6 [-15,3; -9,8]* | - |
| Zmiana (kg) w stosunku do wartości wyjściowej | -16,1 | -3,2 |
| Różnica (kg) w porównaniu z placebo1 [95% CI] | -12,9 [-16,1; -9,8] | - |
| Pacjenci (%), którzy osiągnęli zmniejszenie masy ciała ≥ 5%3 | 74,7* | 37,3 |
| Pacjenci (%), którzy osiągnęli zmniejszenie masy ciała ≥ 10%3 | 59,2* | 16,8 |
| Pacjenci (%), którzy osiągnęli zmniejszenie masy ciała ≥ 15%3 | 49,7* | 9,2 |
| Obwód talii (cm) | ||
| Wartość wyjściowa | 115,8 | 115,7 |
| Zmiana w stosunku do wartości wyjściowej1 | -14,4 | 5,2 |
| Różnica w porównaniu z placebo1 [95% CI] | -9,2 [-12,2; -6,2]* | - |
| Skurczowe ciśnienie krwi (mmHg) | ||
| Wartość wyjściowa | 126 | 125 |
| Zmiana w stosunku do wartości wyjściowej1 | -5,7 | -1,6 |
| Różnica w porównaniu z placebo1 [95% CI] | -4,2 [-7,3; -1,0]* | - |
*p < 0,0001 (nieskorygowany, dwustronny) dla przewagi.
1 Oszacowano przy użyciu modelu ANCOVA z zastosowaniem wielokrotnych imputacji w oparciu
o wszystkie dane, niezależnie od przerwania leczenia randomizowanego lub rozpoczęcia stosowania innego produktu leczniczego przeciw otyłości lub operacji bariatrycznej.
2 W trakcie badania leczenie w zrandomizowanych grupach zostało przerwane na stałe przez 13,2% pacjentów zrandomizowanych do grupy przyjmującej semaglutyd w dawce 2,4 mg i przez 27,0% pacjentów zrandomizowanych do grupy otrzymującej placebo. Zakładając, że wszyscy zrandomizowani pacjenci kontynuowaliby leczenie i nie stosowaliby innych dodatkowych metod leczenia otyłości, szacowane zmiany od randomizacji do tygodnia 104. w odniesieniu do masy ciała w oparciu o mieszany model powtórzonych pomiarów, obejmujący wszystkich obserwowanych pacjentów do czasu pierwszego przerwania leczenia, wynoszą odpowiednio -16,7% dla semaglutydu i -0,6% dla placebo.
3 Oszacowano przy użyciu modelu regresji binarnej na podstawie takiej samej procedury imputacji co zastosowana w analizie głównej.
(MI) 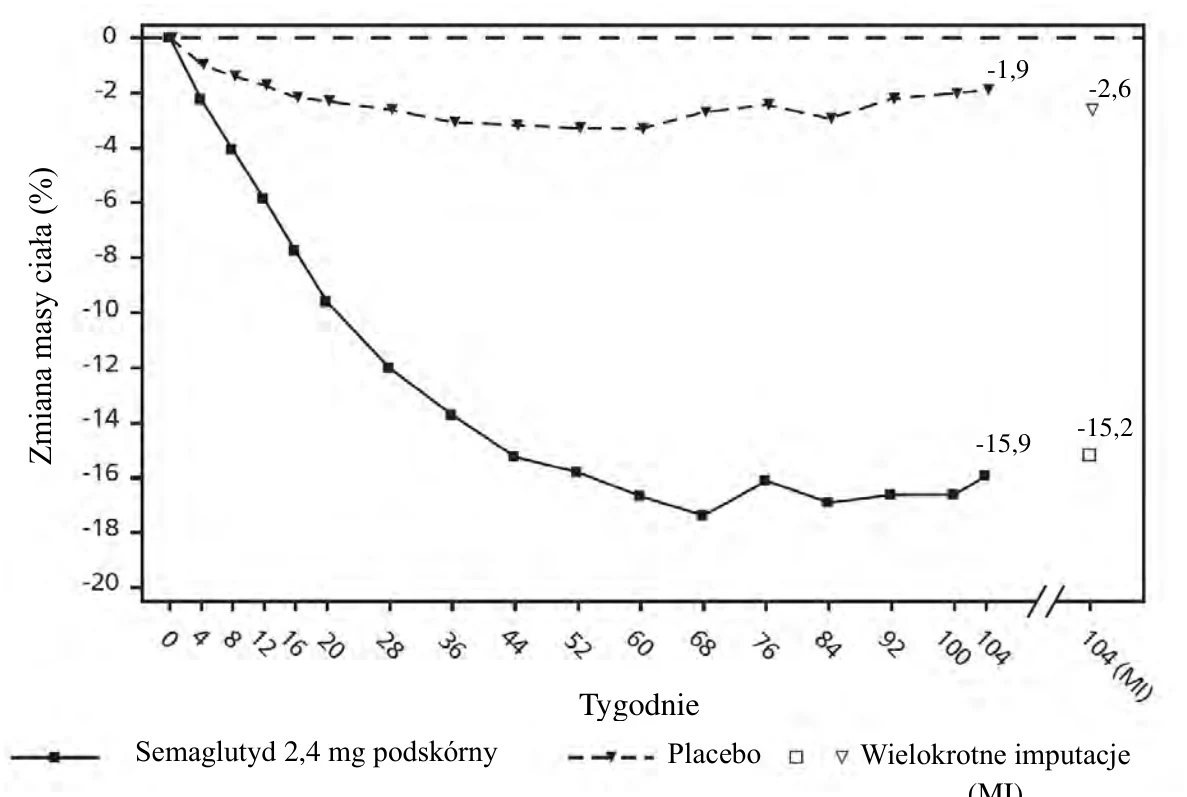
 Wartości obserwowane u pacjentów odbywających każdą wizytę planową i wartości oszacowane z zastosowaniem wielokrotnych imputacji (MI) w oparciu o dane uzyskane od pacjentów, którzy przerwali leczenie.
Rysunek 4 Badanie STEP 5: Średnia zmiana masy ciała (%) od tygodnia 0 do tygodnia 104.
Badanie STEP 8: Porównanie semaglutydu z liraglutydem
W trwającym 68 tygodni, randomizowanym, otwartym badaniu kontrolowanym placebo 338 pacjentów z otyłością (BMI ≥ 30 kg/m2) lub z nadwagą (BMI ≥ 27 do < 30 kg/m2) i co najmniej jedną chorobą współistniejącą związaną z masą ciała, przydzielono losowo do grupy otrzymującej semaglutyd raz w tygodniu, liraglutyd w dawce 3 mg raz na dobę lub placebo. Ramię semaglutydu podawanego raz w tygodniu i liraglutydu w dawce 3 mg były badaniami otwartymi, ale każda z grup pacjentów przyjmujących lek była podwójnie zaślepiona w odniesieniu do placebo podawanego z tą samą częstością dawkowania. Wszyscy pacjenci byli na diecie niskokalorycznej i utrzymywali zwiększoną aktywność fizyczną przez cały czas trwania badania. Wyjściowo średni wskaźnik BMI wynosił 37,5 kg/m2, a średnia masa ciała 104,5 kg.
Leczenie semaglutydem podawanym raz w tygodniu przez 68 tygodni doprowadziło do osiągnięcia lepszych wyników i klinicznie istotnego zmniejszenia masy ciała w porównaniu z liraglutydem. Średnia masa ciała w przypadku semaglutydu ulegała stopniowemu zmniejszeniu od wartości wyjściowych do 68. tygodnia. W przypadku liraglutydu, średnia masa ciała zmniejszała się w mniejszym stopniu (patrz Tabela 9). U 37,4% pacjentów leczonych semaglutydem uzyskano ≥ 20% zmniejszenie masy ciała w porównaniu z 7,0% leczonych liraglutydem. Tabela 9 przedstawia wyniki w odniesieniu do punktów końcowych potwierdzających ≥ 10%, ≥ 15% i ≥ 20% zmniejszenie masy ciała.
Tabela 9 Badanie STEP 8: Wyniki w tygodniu 68. badania porównującego semaglutyd z liraglutydem
| Semaglutyd 2,4 mg | Liraglutyd 3 mg | |
| Grupa poddana analizie (N) | 126 | 127 |
| Masa ciała | ||
| Wartość wyjściowa (kg) | 102,5 | 103,7 |
| Zmiana (%) w stosunku do wartości wyjściowej1,2 | -15,8 | -6,4 |
| Różnica (%) w porównaniu z liraglutydem1 [95% CI] | -9,4 [-12,0; -6,8]* | - |
| Zmiana (kg) w stosunku do wartości wyjściowej | -15,3 | -6,8 |
| Różnica (kg) w porównaniu z liraglutydem1 [95% CI] | -8,5 [-11,2; -5,7] | - |
| Pacjenci (%), którzy osiągnęli zmniejszenie masy ciała ≥ 10%3 | 69,4* | 27,2 |
| Pacjenci (%), którzy osiągnęli zmniejszenie masy ciała ≥ 15%3 | 54,0* | 13,4 |
| Pacjenci (%), którzy osiągnęli zmniejszenie masy ciała ≥ 20%3 | 37,4* | 7,0 |
*p < 0,005 (nieskorygowany, dwustronny) dla przewagi.
1 Oszacowano przy użyciu modelu ANCOVA z zastosowaniem wielokrotnych imputacji w oparciu
o wszystkie dane, niezależnie od przerwania leczenia randomizowanego lub rozpoczęcia stosowania innego produktu leczniczego przeciw otyłości lub operacji bariatrycznej.
2 W trakcie badania leczenie w zrandomizowanych grupach zostało przerwane na stałe przez 13,5% pacjentów zrandomizowanych do grupy przyjmującej semaglutyd w dawce 2,4 mg i przez 27,6% pacjentów zrandomizowanych do grupy otrzymującej liraglutyd w dawce 3 mg. Zakładając, że wszyscy zrandomizowani pacjenci kontynuowaliby leczenie i nie stosowaliby innych dodatkowych metod leczenia otyłości, szacowane zmiany od randomizacji do tygodnia 68. w odniesieniu do masy ciała w oparciu o mieszany model powtórzonych pomiarów, obejmujący wszystkich obserwowanych pacjentów do czasu pierwszego przerwania leczenia, wynoszą odpowiednio -17,1% dla semaglutydu w dawce 2,4 mg i -6,9% dla liraglutydu w dawce 3 mg. 3 Oszacowano przy użyciu modelu regresji binarnej na podstawie takiej samej procedury imputacji co zastosowana w analizie głównej.
Badanie STEP 9: Kontrola masy ciała u pacjentów z chorobą zwyrodnieniową stawu kolanowego
W 68-tygodniowym podwójnie zaślepionym badaniu klinicznym, 407 pacjentów z otyłością i umiarkowanym nasileniem choroby zwyrodnieniowej stawu kolanowego (ang. osteoarthritis, OA) jednego lub obu kolan zostało losowo przydzielonych do grup przyjmujących semaglutyd lub placebo, w połączeniu z zaleceniami w zakresie diety o obniżonej kaloryczności i zwiększonej aktywności fizycznej. Wpływ leczenia na ból związany z chorobą zwyrodnieniową stawu kolanowego oceniano za pomocą wersji 3.1 wskaźnika choroby zwyrodnieniowej stawów WOMAC (ang. Western Ontario and McMaster Universities Osteoarthritis Index). Wskaźnik ten ma na celu ocenę zmian w objawach i funkcjonowaniu kończyn dolnych związanych z leczeniem u pacjentów cierpiących na chorobę zwyrodnieniową stawu biodrowego i (lub) kolanowego. Wyjściowo, średni wskaźnik BMI pacjentów wynosił 40,3 kg/m2, a średnia masa ciała 108,6 kg. U wszystkich pacjentów rozpoznano klinicznie chorobę zwyrodnieniową stawu kolanowego ze średnią wyjściową skalą bólu według WOMAC wynoszącą 70,9 (w skali 0-100).
Leczenie semaglutydem przez 68 tygodni doprowadziło do osiągnięcia lepszych wyników i klinicznie istotnego zmniejszenia masy ciała w porównaniu z placebo (patrz Tabela 10). Leczenie semaglutydem wykazało klinicznie istotną poprawę w zakresie bólu związanego z chorobą zwyrodnieniową stawu kolanowego w porównaniu z placebo (patrz Tabela 10). Poprawę w zakresie bólu związanego z chorobą zwyrodnieniową stawu kolanowego po zastosowaniu semaglutydu osiągnięto bez zwiększenia stosowania przeciwbólowych produktów leczniczych.
Tabela 10 Badanie STEP 9: Wyniki w tygodniu 68.
| Semaglutyd 2,4 mg | Placebo | |
| Grupa poddana analizie (N) | 271 | 136 |
| Masa ciała | ||
| Wartość wyjściowa (kg) | 108,7 | 108,5 |
| Zmiana (%) w stosunku do wartości wyjściowej1,2 | -13,7 | -3,2 |
| Różnica (%) w porównaniu z placebo1 [95% CI] | -10,5 [-12,3; -8,6]* | - |
| Pacjenci (%), którzy osiągnęli zmniejszenie masy ciała ≥ 5%3 | 85,2* | 33,6 |
| Skala bólu według WOMAC4 | ||
| Wartość wyjściowa | 72,8 | 67,2 |
| Zmiana w stosunku do wartości wyjściowej1,2 | -41,7 | -27,5 |
| Różnica w porównaniu z placebo1 [95% CI] | -14,1 [-20,0; -8,3]* | - |
| Pacjenci (%), którzy osiągnęli klinicznie istotną poprawę 3, 5 | 59,0 | 35,0 |
* p < 0,0001 (nieskorygowany, dwustronny) dla przewagi.
1 Oszacowano przy użyciu modelu ANCOVA z zastosowaniem wielokrotnych imputacji w oparciu
o wszystkie dane, niezależnie od przerwania losowo przydzielonego leczenia lub rozpoczęcia stosowania innego produktu leczniczego przeciw otyłości, operacji bariatrycznej lub innych interwencji w przebiegu choroby zwyrodnieniowej stawu kolanowego oraz niezależnie od przestrzegania okresu wypłukiwania przeciwbólowych produktów leczniczych (ostatnie dotyczy jedynie punktu końcowego związanego z WOMAC). W trakcie badania, losowo przydzielone leczenie zostało na stałe przerwane przez 12,5% i 21,3% pacjentów przydzielonych losowo do grup przyjmujących odpowiednio semaglutyd w dawce 2,4 mg i placebo.
2 Na podstawie mieszanego modelu powtórzonych pomiarów oraz przy założeniu, że wszyscy zrandomizowani pacjenci kontynuowaliby leczenie, nie stosowaliby innych dodatkowych metod leczenia otyłości ani dodatkowych interwencji związanych z chorobą zwyrodnieniową stawu kolanowego oraz przestrzegaliby okresu wypłukiwania przeciwbólowych produktów leczniczych (ostatnie dotyczy wyłącznie bólu związanego z chorobą zwyrodnieniową stawu kolanowego), włączając wszystkich obserwowanych pacjentów do czasu pierwszego przerwania leczenia, szacowane zmiany od punktu wyjściowego do tygodnia 68. w odniesieniu do masy ciała wynoszą -14,5% i -2,3% (odpowiednio dla semaglutydu 2,4 mg i placebo), zaś w odniesieniu do skali bólu według WOMAC: -43,0 i -28,3 (odpowiednio dla semaglutydu 2,4 mg i placebo). 3 Oszacowano przy użyciu modelu regresji binarnej na podstawie takiej samej procedury imputacji co zastosowana w analizie głównej.
4 Wyniki WOMAC przedstawiane są w skali od 0 do 100, przy czym niższy wynik oznacza mniejszy stopień niepełnosprawności.
5 Zmiana skali bólu według WOMAC ≤ -37,3 została użyta jako wartość progowa dla znaczącej poprawy. Wartość progowa została ustalona na podstawie danych uzyskanych w badaniu przy użyciu metod zakotwiczenia.
Wpływ na skład ciała
W badaniu STEP 1, w określonej podgrupie pacjentów (N=140) skład ciała został zmierzony przy użyciu absorpcjometrii promieniowania rentgenowskiego o podwójnej energii (DEXA). Wyniki badania DEXA wskazują, że leczenie semaglutydem doprowadziło do większego zmniejszenia masy tłuszczowej niż właściwej masy mięśniowej, co spowodowało poprawę składu ciała w porównaniu z placebo po 68 tygodniach. Ponadto, zmniejszeniu całkowitej masy tłuszczowej towarzyszyło zmniejszenie tkanki tłuszczowej trzewnej. Wyniki te sugerują, że większość utraconej masy ciała wynikała ze zmniejszenia tkanki tłuszczowej, w tym tłuszczu trzewnego.
W badaniu STEP UP, w określonej podgrupie pacjentów (N=55) skład ciała został zmierzony przy użyciu rezonansu magnetycznego (ang. magnetic resonance imaging, MRI). Wyniki badania MRI wskazują, że leczenie semaglutydem we wstrzyknięciu w dawkach 2,4 mg i 7,2 mg doprowadziło do większego zmniejszenia masy/objętości tłuszczowej niż właściwej masy/objętości mięśniowej, co spowodowało poprawę składu ciała w porównaniu z placebo po 72 tygodniach.
Poprawa sprawności fizycznej
Leczenie semaglutydem prowadziło do niewielkiej poprawy wyników oceny sprawności fizycznej. Sprawność fizyczną oceniano za pomocą kwestionariusza oceny ogólnej jakości życia związanej ze zdrowiem, skróconego formularza oceny stanu zdrowia z 36 pytaniami, wersja 2 (SF-36v2), formularza oceny stanu zdrowia z 36 pytaniami, wersja 2 (SF-36v2) dla stanów ostrych oraz opracowanego specjalnie odnośnie otyłości kwestionariusza oceny wpływu masy ciała na jakość życia
- wersja skrócona dla badań klinicznych (IWQOL-Lite-CT).
STEP UP i STEP UP T2D: Kontrola masy ciała z zastosowaniem większej dawki semaglutydu
W dwóch 72-tygodniowych badaniach klinicznych prowadzonych metodą podwójnie ślepej próby, 1407 pacjentów z otyłością (STEP UP) i 512 pacjentów z otyłością i cukrzycą typu 2 (STEP UP T2D) przydzielono losowo w stosunku 5:1:1 (STEP UP) i 3:1:1 (STEP UP T2D) do grup przyjmujących semaglutyd w dawce 7,2 mg, semaglutyd w dawce 2,4 mg lub placebo raz na tydzień. Wszyscy pacjenci stosowali niskokaloryczną dietę i utrzymywali zwiększoną aktywność fizyczną przez cały czas trwania badań.
W punkcie wyjściowym badania STEP UP, średnia wieku pacjentów wynosiła 47 lat, średnia wartość BMI wynosiła 39,9 kg/m2, a średnia masa ciała 113 kg. 26,3% pacjentów stanowili mężczyźni, 73,7% kobiety, 85,5% pacjentów stanowili przedstawiciele rasy białej/kaukaskiej, 8,6% rasy czarnej/afroamerykańskiej, 4,5% rasy azjatyckiej i 1,2% innych ras. 4,5% pacjentów stanowili Hiszpanie i Latynosi.
W punkcie wyjściowym badania STEP UP T2D, średnia wieku pacjentów wynosiła 56 lat, średnia wartość BMI wynosiła 38,6 kg/m2, a średnia masa ciała 110,1 kg. 48,2% pacjentów stanowili mężczyźni, 51,8% kobiety, 83,6% pacjentów stanowili przedstawiciele rasy białej/kaukaskiej, 8,6% rasy czarnej/afroamerykańskiej, 6,3% rasy azjatyckiej i 1,6% innych ras. 5,7% pacjentów stanowili Hiszpanie i Latynosi.
W dwóch badaniach STEP UP i STEP UP T2D, po zakończeniu leczenia (tydzień 72.), wykazano istotną klinicznie przewagę semaglutydu we wstrzyknięciu w dawce 7,2 mg nad placebo dotyczącą zmniejszenia masy ciała (patrz Tabela 11 oraz Rysunek 5 i 6). Ponadto, odnotowano większy odsetek pacjentów, którzy osiągnęli ≥ 5%, ≥ 10%, ≥ 15% i ≥ 20% zmniejszenie masy ciała w wyniku stosowania semaglutydu w dawce 7,2 mg w porównaniu z placebo.
W badaniu STEP UP wykazano przewagę semaglutydu we wstrzyknięciu w dawce 7,2 mg nad semaglutydem we wstrzyknięciu w dawce 2,4 mg dotyczącą zmniejszenia masy ciała oraz odnotowano większy odsetek pacjentów, którzy osiągnęli ≥ 20% i ≥ 25% zmniejszenie masy ciała w porównaniu z semaglutydem we wstrzyknięciu w dawce 2,4 mg (patrz Tabela 11).
Tabela 11 Badania STEP UP i STEP UP T2D: Wyniki w tygodniu 72.
| STEP UP | STEP UP T2D | ||||
| Semaglutyd 7,2 mg we wstrzyknięciu | Semaglutyd 2,4 mg we wstrzyknięciu | Placebo | Semaglutyd 7,2 mg we wstrzyknięciu | Placebo | |
| Grupa poddana analizie (N) | 1005 | 201 | 201 | 307 | 102 |
| Masa/skład ciała | |||||
Wartość wyjściowa (kg) | 112,4 | 116,5 | 112,4 | 110,5 | 112,1 |
| STEP UP | STEP UP T2D | ||||||
| Semaglutyd 7,2 mg we wstrzyknięciu | Semaglutyd 2,4 mg we wstrzyknięciu | Placebo | Semaglutyd 7,2 mg we wstrzyknięciu | Placebo | |||
Zmiana (%) w stosunku do wartości wyjściowej1 | -18,7 | -15,6 | -3,9 | -13,2 | -3,9 | ||
Zmiana (%) w stosunku do wartości wyjściowej Wartość szacunkowa dla badanego produktu2 | -20,7 | -17,5 | -2,4 | -14,1 | -3,6 | ||
| Różnica (%) | -14,8 [-16,2; -13,4]* | - | - | -9,3 [-11,0; -7,7]* | - | ||
| w porównaniu | |||||||
| z placebo1 | |||||||
| [95% CI] | |||||||
| Różnica (%) w porównaniu z dawką 2,4 mg [95% CI]1 | -3,1 [-4,7; -1,6]* | - | - | - | - | ||
Zmiana (kg) w stosunku do wartości wyjściowej | -20,9 | -17,3 | -4,6 | -14,5 | -4,3 | ||
Różnica (kg) w porównaniu z placebo [95% CI]1 | -16,3 [-17,9; -14,8] | - | - | -10,2 [-12,1; -8,4] | - | ||
Pacjenci (%), którzy osiągnęli zmniejszenie masy ciała ≥ 5%3 | 90,7 | 89,9 | 36,8 | 86,3 | 34,7 | ||
Pacjenci (%), którzy osiągnęli zmniejszenie masy ciała ≥ 10%3 | 82,4 | 75,1 | 20,5 | 62,9 | 11,6 | ||
Pacjenci (%), którzy osiągnęli zmniejszenie masy ciała ≥ 15%3 | 66,5 | 54,5 | 7,6 | 41,2 | 7,4 | ||
Pacjenci (%), którzy osiągnęli zmniejszenie masy ciała ≥ 20%3,4 | 47,7 | 33,3 | 2,9 | 21,3 | 2,1 | ||
Pacjenci (%), którzy osiągnęli zmniejszenie masy ciała ≥ 25%3,5 | 31,2 | 15,3 | 0 | - | - | ||
| STEP UP | STEP UP T2D | ||||
| Semaglutyd 7,2 mg we wstrzyknięciu | Semaglutyd 2,4 mg we wstrzyknięciu | Placebo | Semaglutyd 7,2 mg we wstrzyknięciu | Placebo | |
| Obwód talii (cm) | |||||
| Wartość wyjściowa | 118,4 | 120,3 | 118,6 | 121,8 | 123,9 |
Zmiana w stosunku do wartości wyjściowej1 | -17,5 | -14,6 | -5,9 | -12,3 | -5,8 |
Różnica w porównaniu z placebo1 [95% CI] | -11,7 [-13,0; -10,4]* | - | - | -6,5 [-9,0; -4,1]* | - |
| HbA1c (%) | |||||
| Wartość wyjściowa | 5,7 | 5,6 | 5,7 | 8,0 | 8,2 |
Zmiana w stosunku do wartości wyjściowej1 | -0,3 | -0,3 | -0,02 | -1,7 | -0,2 |
Różnica w porównaniu z placebo1 [95% CI] | -0,3 [-0,4; -0,2] | - | - | -1,5 [-1,8; -1,2]* | - |
* p < 0,0001 (nieskorygowany, dwustronny) dla przewagi.
1 Oszacowano przy użyciu modelu ANCOVA z zastosowaniem wielokrotnych imputacji w oparciu
o wszystkie dane niezależnie od przerwania leczenia lub rozpoczęcia stosowania innego produktu leczniczego przeciw otyłości lub operacji bariatrycznej.
2 Szacowane zmiany od randomizacji do tygodnia 72. w oparciu o mieszany model powtórzonych pomiarów obejmujący wszystkich obserwowanych pacjentów do czasu pierwszego przerwania leczenia przy założeniu, że wszyscy zrandomizowani pacjenci kontynuowaliby leczenie i nie rozpoczęliby stosowania innego produktu leczniczego przeciw otyłości lub nie poddaliby się operacji bariatrycznej.
3 Odsetek pacjentów zaobserwowany w okresie trwania badania (nieprzerwany okres od randomizacji do ostatniej wizyty w badaniu), niezależnie od przerwania leczenia, zmniejszenia dawki lub rozpoczęcia stosowania innego produktu leczniczego przeciw otyłości lub operacji bariatrycznej. 4 Zaobserwowany w okresie stosowania leczenia odsetek pacjentów (z wyłączeniem danych spoza okresu stosowania leczenia wynikających z pominięcia co najmniej dwóch kolejnych dawek), którzy osiągnęli ≥ 20% zmniejszenie masy ciała spośród, odpowiednio, 50,9%, 35,1% i 2,9% pacjentów zrandomizowanych do grup przyjmujących semaglutyd 7,2 mg, 2,4 mg i placebo w badaniu STEP UP. 5 Zaobserwowany w okresie stosowania leczenia odsetek pacjentów, którzy osiągnęli ≥ 25% zmniejszenie masy ciała spośród, odpowiednio, 33,2%, 16,7% i 0% pacjentów zrandomizowanych do grup przyjmujących semaglutyd 7,2 mg, 2,4 mg i placebo w badaniu STEP UP.
(MI) 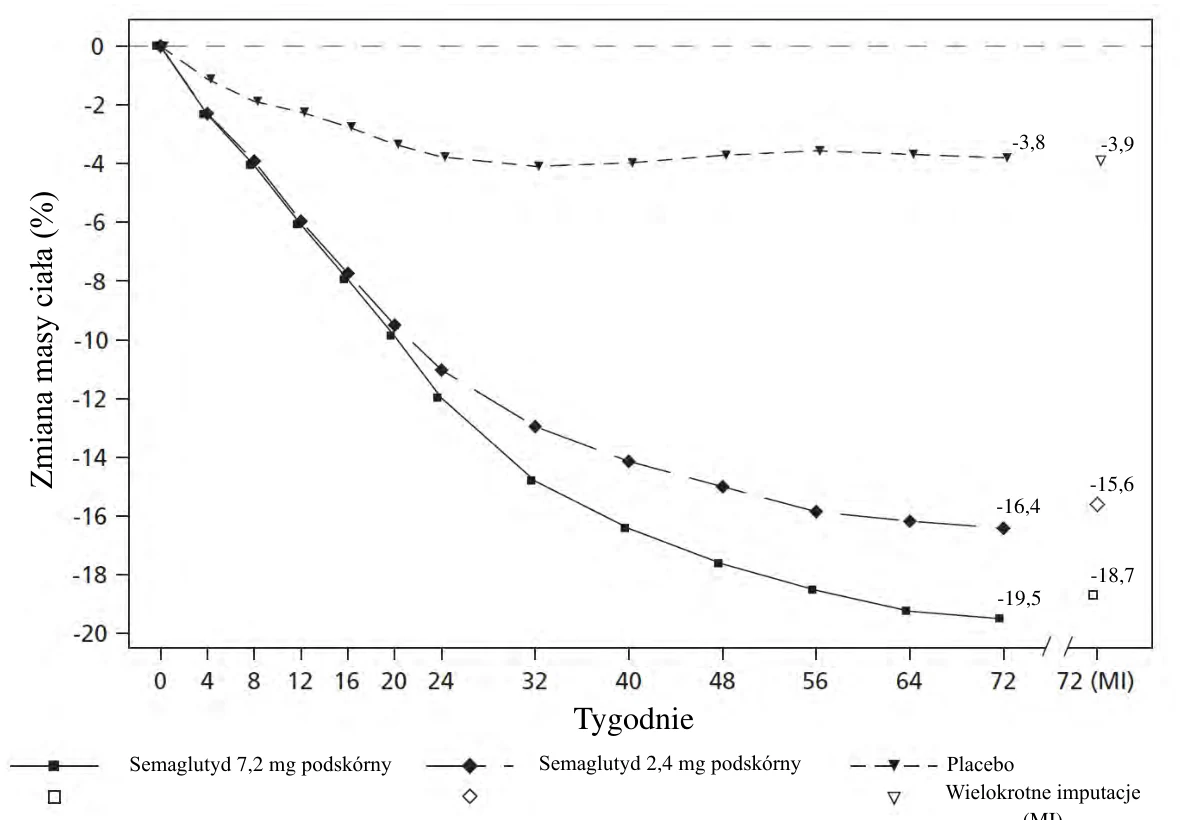
Wartości obserwowane u pacjentów odbywających każdą wizytę planową i wartości oszacowane z zastosowaniem wielokrotnych imputacji (MI) w oparciu o dane uzyskane od pacjentów, którzy przerwali leczenie.
Rysunek 5 Badanie STEP UP: Średnia zmiana masy ciała (%) od tygodnia 0 do tygodnia 72.
Wielokrotne imputacje (MI) 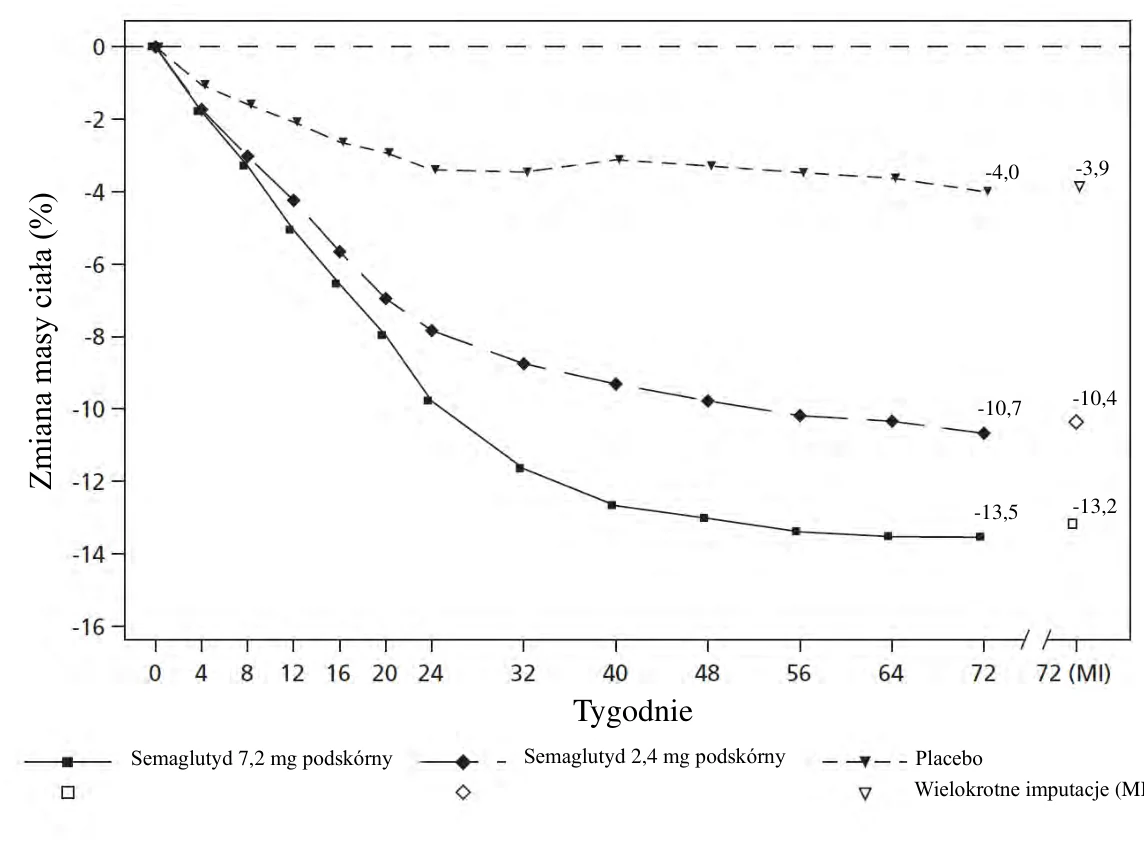
Wartości obserwowane u pacjentów odbywających każdą wizytę planową i wartości oszacowane z zastosowaniem wielokrotnych imputacji (MI) w oparciu o dane uzyskane od pacjentów, którzy przerwali leczenie.
Rysunek 6 Badanie STEP UP T2D: Średnia zmiana masy ciała (%) od tygodnia 0 do tygodnia
72.
Ocena parametrów układu sercowo-naczyniowego
SELECT: Badanie oceniające wpływ na zdarzenia sercowo-naczyniowe u pacjentów z nadwagą lub otyłością
SELECT to randomizowane, prowadzone metodą podwójnie ślepej próby i kontrolowane za pomocą placebo badanie, zależne od wystąpienia zdarzeń, w którym udział wzięło 17 604 pacjentów z rozpoznaną chorobą sercowo-naczyniową oraz BMI ≥ 27 kg/m2. Pacjenci zostali przydzieleni losowo do grupy otrzymującej semaglutyd 2,4 mg (N=8803) lub do grupy otrzymującej placebo (N=8801), jako uzupełnienie ich standardowego leczenia. Mediana czasu w badaniu wynosiła 41,8 miesięcy. Stan witalny uczestników badania był znany dla 99,4%.
Badana populacja składała się z 27,7% kobiet oraz 72,3% mężczyzn, ze średnią wieku 61,6 lat, w tym 38,2% pacjentów ≥ 65 lat (N=6728) oraz 7,8% pacjentów ≥ 75 lat (N=1366). Średnia wartość BMI wynosiła 33,3 kg/m2, a średnia masa ciała 96,7 kg. Pacjenci z cukrzycą typu 1 i typu 2 w wywiadzie byli wyłączeni z badania.
Pierwszorzędowy punkt końcowy określono jako czas od randomizacji do pierwszego wystąpienia poważnego niepożądanego zdarzenia sercowo-naczyniowego (ang. major adverse cardiovascular event, MACE), zdefiniowanego jako złożony punkt końcowy składający się ze zgonu z przyczyn sercowo-naczyniowych (włączając zgon z przyczyn nieokreślonych), niezakończonego zgonem zawału serca oraz niezakończonego zgonem udaru mózgu. Pierwszorzędowy punkt końcowy, czas do pierwszego MACE, zaobserwowano u 1270 z 17 604 pacjentów włączonych do badania SELECT. Konkretnie, pierwsze 569 MACE (6,5%) wystąpiło wśród 8803 pacjentów leczonych semaglutydem, w porównaniu do pierwszych 701 MACE (8,0%) wśród 8801 pacjentów otrzymujących placebo. Wszystkie pierwsze 63 MACE (11,1%), które wystąpiły podczas leczenia semaglutydem i 80 (11,4%), które wystąpiły podczas otrzymywania placebo były zgonami z przyczyn nieokreślonych.
Większa skuteczność semaglutydu 2,4 mg w porównaniu do placebo dotycząca MACE została potwierdzona współczynnikiem ryzyka wynoszącym 0,80 [0,72; 0,90][95% CI], co odpowiada względnemu zmniejszeniu ryzyka MACE o 20% (patrz Rysunek 7). Wpływ na poszczególne składowe zmniejszające MACE przedstawiono na Rysunku 8. Na działanie semaglutydu 2,4 mg zmniejszające MACE nie miał wpływu wiek, płeć, rasa, pochodzenie etniczne, wyjściowa wartość BMI ani stopień niewydolności nerek.
Ocena zgonu z przyczyn sercowo-naczyniowych (pierwszy potwierdzający drugorzędowy punkt końcowy) wykazała współczynnik ryzyka wynoszący 0,85 [0,71; 1,01][95% CI].
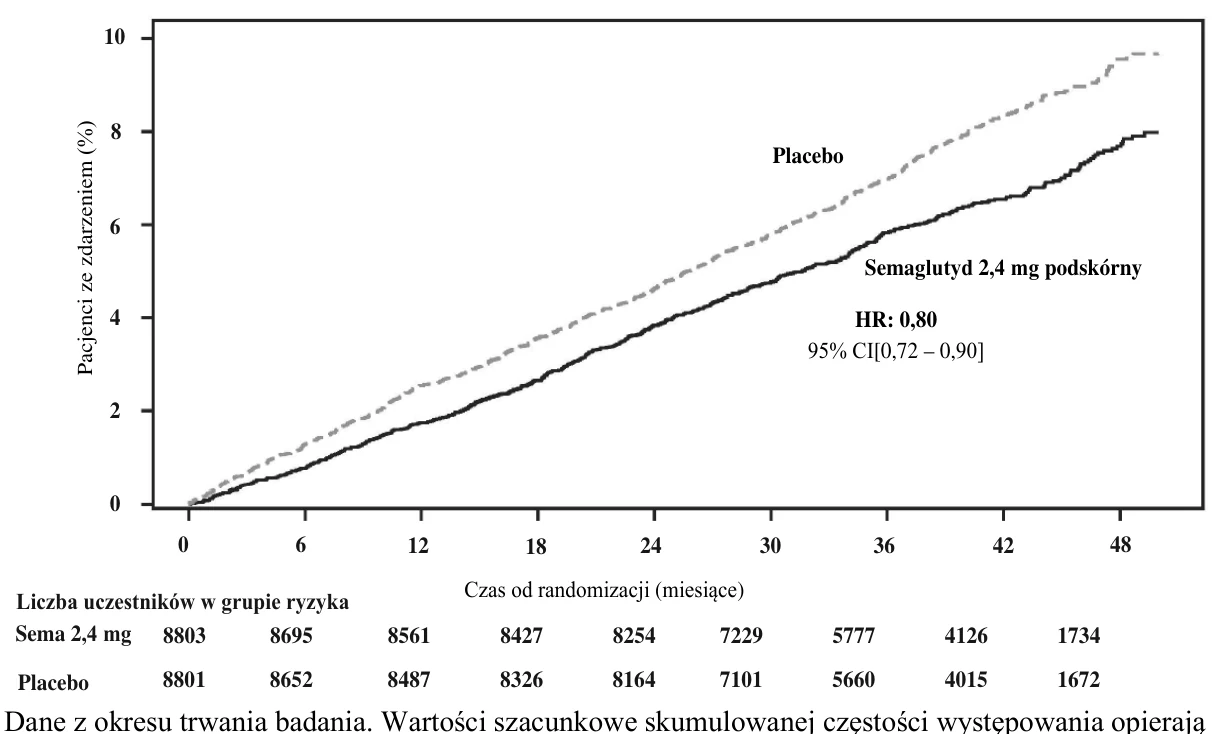
się na czasie od randomizacji do wystąpienia pierwszego MACE potwierdzonego przez EAC ze zgonem nie z przyczyn CV modelowane jako ryzyko konkurencyjne przy użyciu estymatora Aalena-Johansena. Uczestnicy bez wystąpienia zdarzeń branych pod uwagę na koniec trwania badania nie byli analizowani. Czas od randomizacji do wystąpienia pierwszego MACE był analizowany przy użyciu modelu proporcjonalnego ryzyka Coxa z leczeniem jako czynnikiem bezwzględnie ustalonym. Współczynnik ryzyka i przedział ufności są skorygowane do grupowego projektu sekwencyjnego przy użyciu kolejności ilorazu prawdopodobieństwa. Oś x jest skracana po 50 miesiącach, gdy około 10% badanej populacji nadal uczestniczyło w badaniu.
HR: współczynnik ryzyka, CI: przedział ufności, Sema 2,4 mg: semaglutyd 2,4 mg. CV: sercowo-naczyniowy, EAC: komisja oceniająca zdarzenie, MACE: poważne niepożądane zdarzenie sercowo-naczyniowe.
Rysunek 7: Czas od randomizacji do pierwszego MACE Wykres skumulowanej częstości występowania
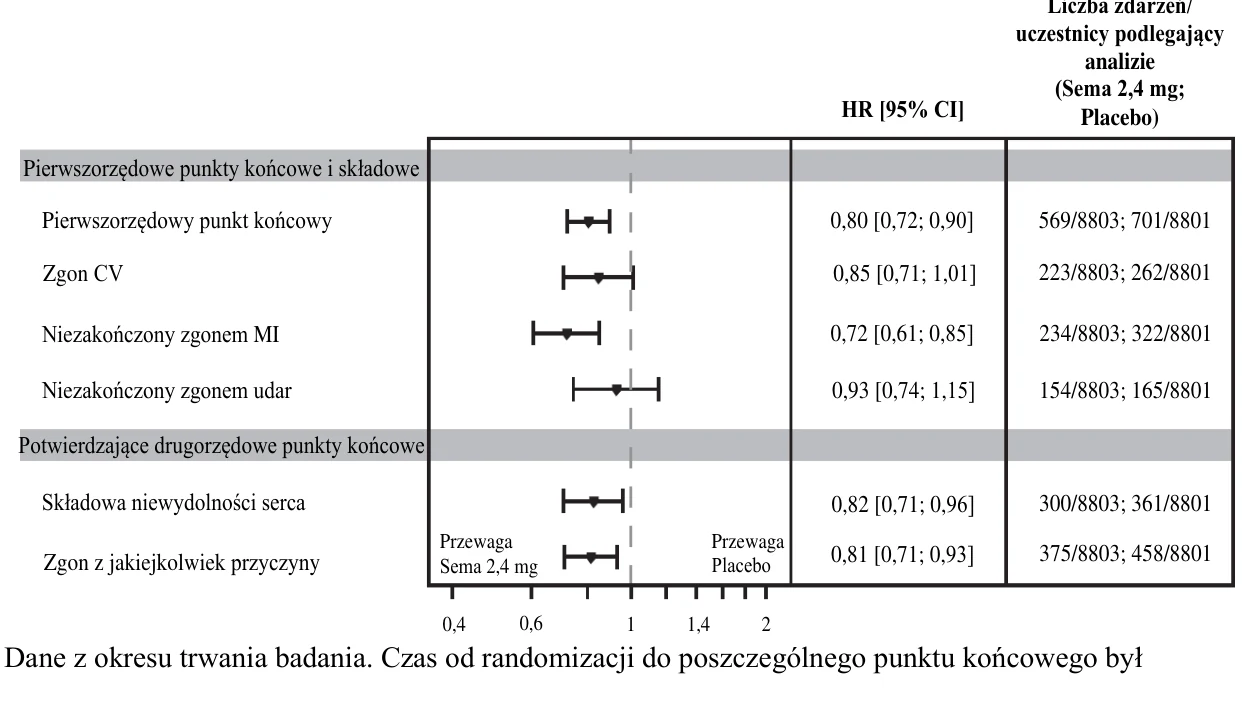
analizowany przy użyciu modelu proporcjonalnego ryzyka Coxa z leczeniem jako czynnikiem bezwzględnie ustalonym. Uczestnicy bez wystąpienia zdarzeń branych pod uwagę na koniec trwania badania nie byli analizowani. Dla pierwszorzędowego punktu końcowego, HR i CI są skorygowane do grupowego projektu sekwencyjnego przy użyciu kolejności ilorazu prawdopodobieństwa. Drugorzędowe punkty końcowe nie podlegają kontroli liczebności. Do zgonu CV wliczone są zarówno zgon z przyczyn sercowo-naczyniowych oraz nieustalona przyczyna zgonu. HR: współczynnik ryzyka, CI: przedział ufności, Sema 2,4 mg: semaglutyd 2,4 mg. CV: sercowo-naczyniowy, MI: zawał serca, Składowa niewydolności serca (ang. heart failure, HF): hospitalizacja lub nagła wizyta związana z niewydolnością serca lub zgon CV.
Rysunek 8: Wykres drzewkowy (typu forest plot) czasu od randomizacji do pierwszego MACE, składowych MACE oraz potwierdzających drugorzędowych punktów końcowych
SUSTAIN 6: Badanie oceniające wpływ na zdarzenia sercowo-naczyniowe u pacjentów z cukrzycą typu 2
W badaniu SUSTAIN 6 grupę 3297 pacjentów z niedostatecznie kontrolowaną cukrzycą typu 2 i dużym ryzykiem sercowo-naczyniowym zrandomizowano do grup przyjmujących semaglutyd podskórnie w dawce 0,5 mg lub 1 mg raz na tydzień lub placebo w połączeniu z leczeniem standardowym. Leczenie prowadzono przez 104 tygodnie. Średnia wieku pacjentów wynosiła 65 lat, a średni wskaźnik BMI wynosił 33 kg/m2.
Głównym punktem końcowym był czas od randomizacji do wystąpienia pierwszego poważnego niepożądanego zdarzenia sercowo-naczyniowego (MACE): zgonu z przyczyn sercowo-naczyniowych, niezakończonego zgonem zawału serca lub niezakończonego zgonem udaru mózgu. Całkowita liczba zdarzeń MACE wyniosła 254, w tym 108 (6,6%) w grupie semaglutydu i 146 (8,9%) w grupie placebo.
Bezpieczeństwo sercowo-naczyniowe leczenia semaglutydem w dawce 0,5 mg oraz w dawce 1 mg zostało potwierdzone, ponieważ współczynnik ryzyka (HR) dla semaglutydu w porównaniu z placebo wyniósł 0,74; [0,58; 0,95] [95% CI], co było spowodowane zmniejszeniem odsetka przypadków niezakończonego zgonem udaru mózgu i niezakończonego zgonem zawału serca bez różnicy w odniesieniu do zgonów z przyczyn sercowo-naczyniowych (patrz Rysunek 9).
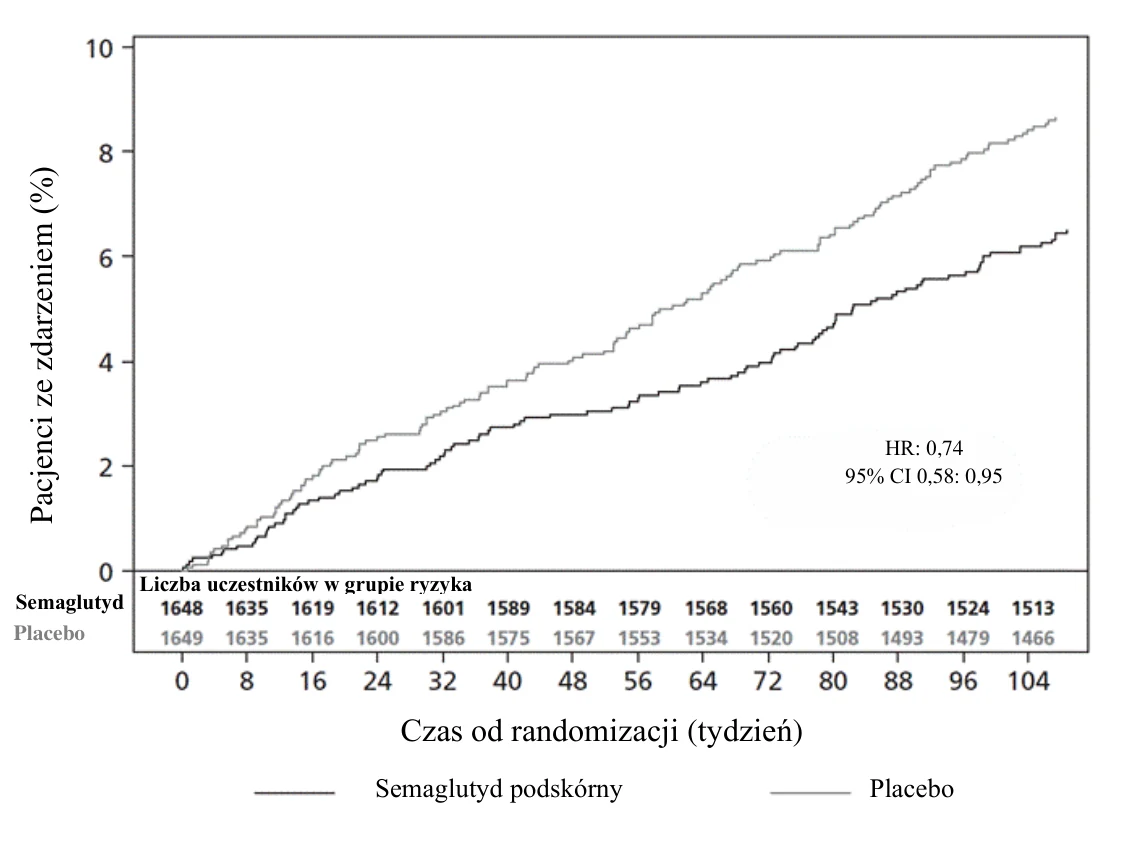
Rysunek 9: Wykres Kaplana-Meiera dla czasu do pierwszego wystąpienia złożonego punktu końcowego: zgonu z przyczyn sercowo-naczyniowych, niezakończonego zgonem zawału serca lub niezakończonego zgonem udaru mózgu (badanie SUSTAIN 6)
STEP-HFpEF i STEP-HFpEF-DM: Badania wyników czynnościowych u pacjentów z niewydolnością serca z zachowaną frakcją wyrzutową bez cukrzycy typu 2 i z cukrzycą typu 2
W dwóch 52-tygodniowych podwójnie zaślepionych badaniach klinicznych, 529 pacjentów z niewydolnością serca z zachowaną frakcją wyrzutową (HFpEF) powiązaną z otyłością (STEP-HFpEF) i 616 pacjentów z HFpEF powiązaną z otyłością i cukrzycą typu 2 (STEP-HFpEF-DM) zostało losowo przydzielonych do grup przyjmujących semaglutyd w dawce 2,4 mg lub placebo raz w tygodniu jako uzupełnienie standardowego leczenia.
W punkcie wyjściowym, niewydolność serca u 66,2% i 70,6% pacjentów została zaliczona do klasy II według Nowojorskiego Towarzystwa Kardiologicznego (ang. New York Heart Association, NYHA), u 33,6% i 29,2% pacjentów do klasy III według NYHA oraz u 0,2% i 0,2% pacjentów do klasy IV według NYHA, odpowiednio w badaniach STEP-HFpEF i STEP HFpEF-DM. Średni wiek pacjentów wynosił 68 lat w obydwu badaniach, mediana frakcji wyrzutowej lewej komory (ang. left ventricular ejection fraction, LVEF) wynosiła 57,0% i 56,0%, zaś średnia wartość BMI wynosiła 38,5 kg/m2 i 37,9 kg/m2. W badaniu STEP-HFpEF uczestniczyło 56,1% kobiet, zaś w badaniu STEP-HFpEF-DM 44,3% kobiet. Wysoki odsetek stanowili pacjenci przyjmujący sercowo-naczyniowe produkty lecznicze, w tym ~ 81% diuretyki, ~ 81% beta-adrenolityki, ~ 34% inhibitory konwertazy angiotensyny (ang. angiotensin converting enzyme, ACE) i ~ 45% antagoniści receptora angiotensyny (ang. angiotensin receptor blockers, ARB).
W badaniu STEP-HFpEF-DM pacjenci otrzymywali również standardowe produkty lecznicze obniżające poziom glukozy; 32,8% pacjentów leczono inhibitorem kotransportera sodowo-glukozowego-2 (ang. sodium/glucose cotransporter-2 inhibitor, SGLT-2i), zaś 20,8% pacjentów leczono insuliną.
Wpływ semaglutydu 2,4 mg na objawy niewydolności serca oceniano przy użyciu kwestionariusza KCCQ-CSS (ang. Clinical Summary Score of the Kansas City Cardiomyopathy Questionnaire), który obejmuje grupy objawów (częstotliwość i uciążliwość) oraz ograniczenia fizyczne. Wynik mieści się w zakresie od 0 do 100, przy czym wyższy wynik oznacza lepszy stan zdrowia. Wpływ semaglutydu 2,4 mg na pokonanie dystansu 6-minutowego marszu (ang. 6 Minute Walk Distance, 6MWD) oceniano za pomocą testu 6-minutowego marszu (ang. 6 Minute Walk Test, 6MWT). Wartości wyjściowe do KCCQ-CSS i 6MWD odzwierciedlają populację wysoko-objawową.
W obydwu badaniach wykazano przewagę leczenia semaglutydem 2,4 mg, zarówno w ocenie KCCQ-CSS, jak i 6MWD (Tabela 12). Korzyści obserwowano zarówno w objawach niewydolności serca, jak i w sprawności fizycznej.
Tabela 12 Wyniki oceny 6MWD, KCCQ-CSS i masy ciała z dwóch 52-tygodniowych randomizowanych badań klinicznych (STEP-HFpEF i STEP-HFpEF-DM)
| STEP-HFpEF | STEP-HFpEF-DM | |||
| Semaglutyd 2,4 mg | Placebo | Semaglutyd 2,4 mg | Placebo | |
| Grupa poddana analizie (N) | 263 | 266 | 310 | 306 |
| KCCQ-CSS (wynik) | ||||
| Wartość wyjściowa (wartość średnia)1 | 57,9 | 55,5 | 58,8 | 56,4 |
| Zmiana w stosunku do wartości wyjściowej2 | 16,6 | 8,7 | 13,7 | 6,4 |
| Różnica w porównaniu do placebo2 [95% CI] | 7,8 [4,8; 10,9] | 7,3 [4,1; 10,4] | ||
| Pacjenci (%) doświadczający znaczącej zmiany3 | 43,2 | 32,5 | 42,7 | 30,5 |
| 6MWD (metry) | ||||
| Wartość wyjściowa (wartość średnia)1 | 319,6 | 314,6 | 279,7 | 276,7 |
| Zmiana w stosunku do wartości wyjściowej2 | 21,5 | 1,2 | 12,7 | -1,6 |
| Różnica w porównaniu do placebo2 [95% CI] | 20,3 [8,6; 32,1] | 14,3 [3,7; 24,9] | ||
| Pacjenci (%) doświadczający znaczącej zmiany4 | 47,9 | 34,7 | 43,8 | 30,6 |
| Masa ciała | ||||
| Wartość wyjściowa (kg)1 | 108,3 | 108,4 | 106,4 | 105,2 |
| Zmiana (%) w stosunku do wartości wyjściowej2 | -13,3 | -2,6 | -9,8 | -3,4 |
| Różnica (%) w porównaniu do placebo2 [95% CI] | -10,7 [-11,9; -9,4] | -6,4 [-7,6; -5,2] | ||
1 Obserwowana średnia.
2 Oszacowano przy użyciu modelu ANCOVA z zastosowaniem wielokrotnych imputacji a dla KCCQ i 6MWD, również złożonej imputacji w oparciu o wszystkie dane niezależnie od przerwania leczenia randomizowanego lub rozpoczęcia stosowania innego produktu leczniczego przeciw otyłości lub operacji bariatrycznej.
3 Znacząca w zakresie progu zmiany doświadczanej przez pacjenta wynoszącego 17,2 punktów dla badania STEP-HFpEF i 16,3 punktów dla badania STEP-HFpEF-DM (wartości wyprowadzone przy użyciu metody zakotwiczenia opartej na poprawie o 1 kategorię ocenianej w kwestionariuszu PGI-S (ang. Patient Global Impression of Status). Wartości procentowe ustalono w oparciu o pacjentów z obserwacją podczas wizyty.
4 Znacząca w zakresie progu zmiany doświadczanej przez pacjenta wynoszącego 22,1 metra dla badania STEP-HFpEF i 25,6 metra dla badania STEP-HFpEF-DM (wartości wyprowadzone przy użyciu metody zakotwiczenia opartej na wykorzystaniu oceny „umiarkowanie lepszy” w kwestionariuszu PGI-C (ang. Patient Global Impression of Change). Wartości procentowe ustalono w oparciu o pacjentów z obserwacją podczas wizyty.
Korzyści z leczenia semaglutydem w porównaniu z przyjmowaniem placebo były spójne we wszystkich subpopulacjach zdefiniowanych według wieku, płci, BMI, rasy, pochodzenia etnicznego, regionu, skurczowego ciśnienia krwi (ang. systolic blood pressure, SBP), LVEF i jednocześnie stosowanego leczenia niewydolności serca.
Dzieci i młodzież
Europejska Agencja Leków wstrzymała obowiązek dołączania wyników badań dotyczących produktu Wegovy, stosowanego w leczeniu otyłości w jednej lub kilku podgrupach dzieci i młodzieży (stosowanie u dzieci i młodzieży, patrz punkt 4.2).
Badanie STEP TEENS: Kontrola masy ciała u młodzieży
W trwającym 68 tygodni badaniu prowadzonym metodą podwójnie ślepej próby 201 nastoletnich pacjentów w okresie dojrzewania w wieku od 12 do <18 lat, z otyłością lub nadwagą i co najmniej jednym współistniejącym schorzeniem związanym z nieprawidłową masą ciała, zostało zrandomizowanych w stosunku 2:1 do grupy otrzymującej semaglutyd lub placebo. Wszyscy pacjenci stosowali niskokaloryczną dietę i utrzymywali zwiększoną aktywność fizyczną przez cały czas trwania badania.
W momencie zakończenia leczenia (tydzień 68.) poprawa w zakresie BMI w grupie przyjmującej semaglutyd była większa i klinicznie istotna w porównaniu z grupą otrzymującą placebo (patrz Tabela 13 i Rysunek 10). Ponadto zmniejszenie masy ciała o ≥ 5%, ≥ 10% i ≥ 15% uzyskano u większego odsetka pacjentów przyjmujących semaglutyd w porównaniu z pacjentami otrzymującymi placebo (patrz Tabela 13).
Tabela 13 Badanie STEP TEENS: Wyniki w tygodniu 68.
| Semaglutyd 2,4 mg | Placebo | |
| Grupa poddana analizie (N) | 134 | 67 |
| BMI | ||
| Wartość wyjściowa (BMI) | 37,7 | 35,7 |
| Zmiana (%) w stosunku do wartości wyjściowej1,2 | -16,1 | 0,6 |
| Różnica (%) w porównaniu z placebo1 [95% CI] | -16,7 [-20,3; -13,2]* | - |
| Wartość wyjściowa (BMI standaryzowany) | 3,4 | 3,1 |
| Zmiana w stosunku do wartości wyjściowej w BMI standaryzowanym1 | -1,1 | -0,1 |
| Różnica w porównaniu z placebo1 [95% CI] | -1,0 [-1,3; -0,8] | - |
| Masa ciała | ||
| Wartość wyjściowa (kg) | 109,9 | 102,6 |
| Zmiana (%) w stosunku do wartości wyjściowej1 | -14,7 | 2,8 |
| Różnica (%) w porównaniu z placebo1 [95% CI] | -17,4 [-21,1; -13,8] | - |
| Zmiana (kg) w stosunku do wartości wyjściowej1 | -15,3 | 2,4 |
| Różnica (kg) w porównaniu z placebo1 [95% CI] | -17,7 [-21,8; -13,7] | - |
| Semaglutyd 2,4 mg | Placebo | |
| Pacjenci (%), którzy osiągnęli zmniejszenie masy ciała ≥ 5%3 | 72,5* | 17,7 |
| Pacjenci (%), którzy osiągnęli zmniejszenie masy ciała ≥ 10%3 | 61,8 | 8,1 |
| Pacjenci (%), którzy osiągnęli zmniejszenie masy ciała ≥ 15%3 | 53,4 | 4,8 |
| Obwód talii (cm) | ||
| Wartość wyjściowa | 111,9 | 107,3 |
| Zmiana w stosunku do wartości wyjściowej1 | -12,7 | -0,6 |
| Różnica w porównaniu z placebo1 [95% CI] | -12,1 [-15,6; -8,7] | - |
| Skurczowe ciśnienie krwi (mmHg) | ||
| Wartość wyjściowa | 120 | 120 |
| Zmiana w stosunku do wartości wyjściowej1 | -2,7 | -0,8 |
| Różnica w porównaniu z placebo1 [95% CI] | -1,9 [-5,0; 1,1] | - |
*p < 0,0001 (nieskorygowany, dwustronny) dla przewagi.
1 Oszacowano przy użyciu modelu ANCOVA z zastosowaniem wielokrotnych imputacji w oparciu
o wszystkie dane, niezależnie od przerwania leczenia randomizowanego lub rozpoczęcia stosowania innego produktu leczniczego przeciw otyłości lub operacji bariatrycznej.
2 W trakcie badania leczenie w zrandomizowanych grupach zostało przerwane na stałe przez 10,4% pacjentów zrandomizowanych do grupy przyjmującej semaglutyd 2,4 mg i przez 10,4% pacjentów zrandomizowanych do grupy otrzymującej placebo. Zakładając, że wszyscy zrandomizowani pacjenci kontynuowaliby leczenie i nie stosowaliby innych dodatkowych metod leczenia otyłości, szacowane zmiany od randomizacji do tygodnia 68. w odniesieniu do masy ciała w oparciu o mieszany model powtórzonych pomiarów, obejmujący wszystkich obserwowanych pacjentów do czasu pierwszego przerwania leczenia, wynoszą odpowiednio -17,9% dla semaglutydu 2,4 mg i -0,6% dla placebo. 3 Oszacowano przy użyciu modelu regresji binarnej na podstawie takiej samej procedury imputacji co zastosowana w analizie głównej.
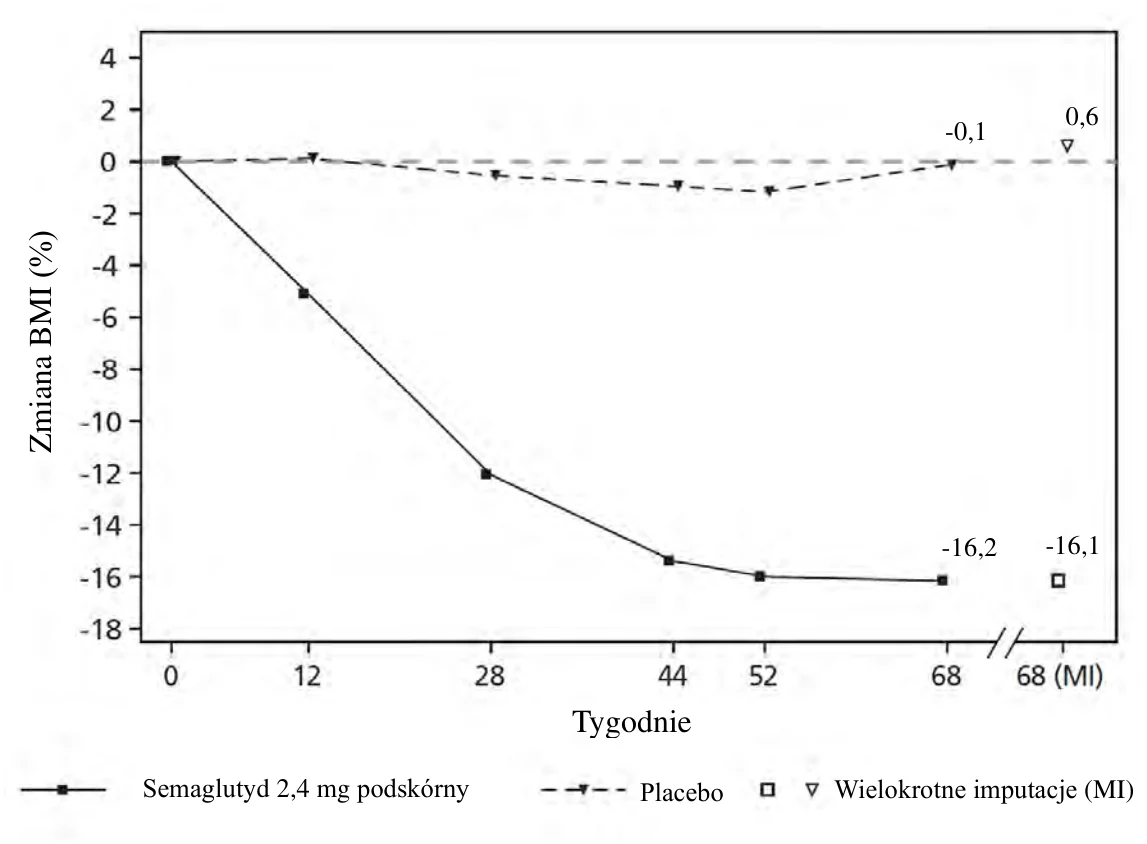
 Wartości obserwowane u pacjentów odbywających każdą wizytę planową i wartości oszacowane z zastosowaniem wielokrotnych imputacji (MI) w oparciu o dane uzyskane od pacjentów, którzy przerwali leczenie.
Rysunek 10 STEP TEENS: Średnia zmiana BMI (%) od punktu wyjściowego do tygodnia 68.
5.2 Właściwości farmakokinetyczne
W porównaniu z natywnym GLP-1 semaglutyd charakteryzuje się dłuższym okresem półtrwania wynoszącym około 1 tygodnia, co daje możliwość podawania podskórnego raz na tydzień. Wydłużone działanie produktu jest głównie wynikiem wiązania z albuminami, które prowadzi do zmniejszenia klirensu nerkowego oraz oporności przed rozkładem metabolicznym. Ponadto semaglutyd jest oporny na rozkład przez enzym DPP-4.
Wchłanianie
Średnie stężenie semaglutydu po osiągnięciu stanu równowagi po podaniu podskórnym dawek podtrzymujących semaglutydu wynoszących 2,4 mg i 7,2 mg określono odpowiednio na około 75 nmol/l i 236 nmol/l u pacjentów z nadwagą (BMI ≥ 27 kg/m2 do < 30 kg/m2) lub otyłością (BMI ≥ 30 kg/m2) na podstawie danych pochodzących z badań fazy IIIa, w których u 90% pacjentów średnie stężenie wynosiło pomiędzy 51 nmol/l a 110 nmol/l oraz pomiędzy 164 nmol/l a 332 nmol/l, odpowiednio dla semaglutydu w dawce 2,4 mg i 7,2 mg. Ekspozycja na semaglutyd w stanie równowagi zwiększa się proporcjonalnie wraz ze wzrostem dawek, rozpoczynając od dawki 0,25 mg do dawki 7,2 mg raz na tydzień. Ekspozycja w stanie równowagi nie zmieniała się w czasie aż do tygodnia 72. Podobną ekspozycję osiągano po podskórnym podawaniu semaglutydu w brzuch, udo oraz ramię. Bezwzględna biodostępność semaglutydu wynosiła 89%.
Dystrybucja
Średnia objętość dystrybucji semaglutydu po podskórnym podaniu pacjentom z nadwagą lub otyłością wynosiła około 12,4 l. Semaglutyd był w znacznym stopniu wiązany przez albuminy osocza (> 99%).
Metabolizm/biotransformacja
Przed wydaleniem semaglutyd jest intensywnie metabolizowany na drodze proteolitycznego rozkładu szkieletu peptydowego z następczą beta-oksydacją łańcucha bocznego kwasu tłuszczowego. Jednym z aktywnych enzymów metabolicznych jest obojętna endopeptydaza (NEP).
Eliminacja
Głównymi drogami wydalania metabolitów semaglutydu są mocz i kał. Około 3% wchłoniętej dawki jest wydalane z moczem w postaci niezmienionej.
Klirens semaglutydu u pacjentów z nadwagą (BMI ≥ 27 kg/m2 do < 30 kg/m2) lub otyłością (BMI ≥ 30 kg/m2) wynosił w przybliżeniu 0,05 l/godz. Przy okresie półtrwania w fazie eliminacji wynoszącym około 1 tydzień, semaglutyd jest obecny we krwi przez około 7 tygodni po podaniu ostatniej dawki 2,4 mg.
Szczególne grupy pacjentów
Osoby w podeszłym wieku
Na podstawie danych z badań fazy III z udziałem pacjentów w wieku 18-86 lat, wiek pacjentów nie miał wpływu na farmakokinetykę semaglutydu.
Płeć, rasa i pochodzenie etniczne
Na podstawie danych z badań fazy IIIa płeć, rasa (przedstawiciele rasy białej, czarnej, afroamerykańskiej lub azjatyckiej) i pochodzenie etniczne (Hiszpanie, Latynosi, osoby pochodzenia innego niż hiszpańskie i latynoskie) nie miały wpływu na farmakokinetykę semaglutydu.
Masa ciała
Masa ciała ma wpływ na ekspozycję na semaglutyd. Większa masa ciała powoduje zmniejszenie ekspozycji; 20-procentowa różnica masy między poszczególnymi osobami powoduje około 18-procentową różnicę w zakresie ekspozycji na produkt leczniczy. Dawki 2,4 mg i 7,2 mg semaglutydu na tydzień zapewniły odpowiednią ekspozycję ogólnoustrojową u pacjentów z masą ciała w zakresie od 54,4 do 251,2 kg, co zostało ocenione w badaniach klinicznych na podstawie zależności ekspozycja-odpowiedź.
Zaburzenia czynności nerek
Zaburzenia czynności nerek nie miały istotnego klinicznie wpływu na farmakokinetykę semaglutydu. Zostało to wykazane po podaniu pojedynczej dawki 0,5 mg semaglutydu pacjentom z różnym stopniem zaburzenia czynności nerek (pacjentom z łagodnymi, umiarkowanymi lub ciężkimi zaburzeniami czynności nerek oraz pacjentom dializowanym) w porównaniu z pacjentami z prawidłową czynnością nerek. Wykazano to również w przypadku pacjentów z nadwagą (BMI ≥ 27 kg/m2 do < 30 kg/m2) lub otyłością (BMI ≥ 30 kg/m2) i łagodnym do umiarkowanego zaburzeniem czynności nerek w oparciu o dane z badań fazy IIIa.
Zaburzenia czynności wątroby
Zaburzenia czynności wątroby nie miały żadnego wpływu na ekspozycję na semaglutyd. Farmakokinetykę semaglutydu oceniano u pacjentów z różnym stopniem zaburzenia czynności wątroby (z łagodnymi, umiarkowanymi lub ciężkimi zaburzeniami czynności wątroby) w porównaniu z pacjentami z prawidłową czynnością wątroby w badaniu dotyczącym podania pojedynczej dawki semaglutydu 0,5 mg.
Zwłóknienie wątroby związane z MASH
Na podstawie danych z badań klinicznych fazy II i III, stopień zwłóknienia wątroby (F1 do F4c) nie miał żadnego wpływu na ekspozycję na semaglutyd.
Stan przedcukrzycowy i cukrzyca
Na podstawie danych z badań fazy III stan przedcukrzycowy i cukrzyca nie miały żadnego klinicznie istotnego wpływu na ekspozycję na semaglutyd.
Immunogenność
Do rozwoju przeciwciał przeciwko semaglutydowi u pacjentów leczonych semaglutydem dochodziło rzadko (patrz punkt 4.8) i raczej nie miało wpływu na farmakokinetykę semaglutydu.
Dzieci i młodzież
Właściwości farmakokinetyczne semaglutydu były oceniane w badaniu klinicznym z udziałem młodzieży w wieku od 12 do 18 lat z otyłością lub nadwagą i co najmniej jednym współistniejącym schorzeniem związanym z nieprawidłową masą ciała (124 pacjentów, masa ciała 61,6-211,9 kg). Ekspozycja na semaglutyd u młodzieży była porównywalna do ekspozycji u dorosłych z otyłością lub nadwagą.
Nie badano bezpieczeństwa i skuteczności semaglutydu u dzieci w wieku poniżej 12 lat.
5.3 Przedkliniczne dane o bezpieczeństwie
Dane niekliniczne, wynikające z konwencjonalnych badań farmakologicznych dotyczących bezpieczeństwa, badań toksyczności po podaniu wielokrotnym lub genotoksyczności, nie ujawniają szczególnego zagrożenia dla człowieka.
Efektem działania produktów leczniczych z grupy agonistów receptora GLP-1 u gryzoni są niestanowiące zagrożenia dla życia guzy tarczycy wywodzące się z komórek C. W trwających dwa lata badaniach nad rakotwórczością u szczurów i myszy semaglutyd w dawkach powodujących istotną klinicznie ekspozycję wywoływał guzy tarczycy wywodzące się z komórek C. Nie obserwowano występowania żadnych innych guzów związanych z tym leczeniem. Guzy wywodzące się z komórek C u gryzoni są wynikiem niegenotoksycznego, swoistego mechanizmu, w którym pośredniczy receptor GLP-1, na który gryzonie są szczególnie wrażliwe. Znaczenie tego mechanizmu u ludzi uznaje się za niewielkie, lecz nie można wykluczyć go całkowicie.
W badaniach płodności u szczurów semaglutyd nie wpływał na reprodukcyjność ani płodność samców. U samic przy dawkach powodujących zmniejszenie masy ciała matki stwierdzano wydłużenie cyklu oraz niewielkie skrócenie fazy ciałka żółtego (owulacji).
W badaniach dotyczących rozwoju zarodkowo-płodowego szczurów semaglutyd wykazywał działanie embriotoksyczne przy ekspozycji mniejszej niż ekspozycja istotna klinicznie. Semaglutyd powodował znaczne zmniejszenie masy ciała matki oraz zmniejszenie przeżywalności i wzrostu zarodków. U płodów obserwowano ciężkie deformacje szkieletowe i trzewne, w tym wpływ na kości długie, żebra, kręgi, ogon, naczynia krwionośne i komory mózgu. Wyniki oceny mechanistycznej wskazują, że mechanizm embriotoksyczności obejmował zachodzące za pośrednictwem receptorów GLP-1 zaburzenie podaży substancji odżywczych do zarodka poprzez szczurzy pęcherzyk żółtkowy. Ze względu na różnice w anatomii i czynności pęcherzyka żółtkowego między poszczególnymi gatunkami oraz ze względu na brak ekspresji receptora GLP-1 w pęcherzyku żółtkowym u naczelnych innych niż ludzie, uznaje się za mało prawdopodobne, że opisywany mechanizm może mieć znaczenie u ludzi. Jednakże nie można wykluczyć bezpośredniego wpływu semaglutydu na płód.
W badaniach dotyczących toksycznego wpływu semaglutydu na rozwój królików i makaków (ang. cynomolgus monkeys) stwierdzono zwiększony odsetek poronień i nieznacznie zwiększoną częstość nieprawidłowości rozwoju płodu przy klinicznie istotnej ekspozycji na semaglutyd. Obserwacje te były zbieżne ze znacznym zmniejszeniem masy ciała matki, wynoszącym do 16%. Nie wiadomo, czy obserwowane skutki miały związek ze zmniejszonym spożyciem pokarmów przez matkę poprzez bezpośredni wpływ GLP-1.
Dokonano oceny wzrostu i rozwoju pourodzeniowego makaków. Stwierdzono nieznacznie mniejsze rozmiary potomstwa przy urodzeniu, jednak w okresie karmienia piersią różnice ulegały zatarciu.
U młodych szczurów semaglutyd powodował opóźnienie dojrzewania płciowego zarówno samców, jak i samic. Obserwowane opóźnienia nie miały wpływu na płodność i zdolność do reprodukcji żadnej z płci, ani na zdolność utrzymania ciąży u samic.
6. DANE FARMACEUTYCZNE
6.1 Wykaz substancji pomocniczych
Ampułko-strzykawka i wstrzykiwacz jednodawkowy
Disodu fosforan dwuwodny
Sodu chlorek
Kwas solny (do dostosowania pH)
Sodu wodorotlenek (do dostosowania pH)
Woda do wstrzykiwań
Wstrzykiwacz FlexTouch
Disodu fosforan dwuwodny
Glikol propylenowy
Fenol
Kwas solny (do dostosowania pH)
Sodu wodorotlenek (do dostosowania pH)
Woda do wstrzykiwań
6.2 Niezgodności farmaceutyczne
Nie mieszać tego produktu leczniczego z innymi produktami leczniczymi, ponieważ nie wykonywano badań dotyczących zgodności.
6.3 Okres ważności
Wstrzykiwacz jednodawkowy
Wegovy 0,25 mg roztwór do wstrzykiwań
Wegovy 0,5 mg roztwór do wstrzykiwań
Wegovy 1 mg roztwór do wstrzykiwań
Wegovy 1,7 mg roztwór do wstrzykiwań
Wegovy 2,4 mg roztwór do wstrzykiwań
2 lata.
Produkt leczniczy Wegovy można przechowywać poza lodówką przez maksymalnie 28 dni w temperaturze nieprzekraczającej 30°C. Jeśli wstrzykiwacz został wyjęty z lodówki na okres dłuższy niż 28 dni, należy go wyrzucić.
Wegovy 7,2 mg roztwór do wstrzykiwań
3 lata.
Produkt leczniczy Wegovy można przechowywać poza lodówką przez maksymalnie 28 dni w temperaturze nieprzekraczającej 30 °C. Jeśli wstrzykiwacz został wyjęty z lodówki na okres dłuższy niż 28 dni, należy go wyrzucić.
Wstrzykiwacz FlexTouch
Produkt leczniczy Wegovy może być dystrybuowany do pacjenta w temperaturze poniżej 30 °C przez okres do 48 godzin.
Przed pierwszym użyciem: 3 lata.
Po pierwszym użyciu: 6 tygodni. Przechowywać w temperaturze poniżej 30 °C albo w lodówce (2 °C – 8 °C).
Ampułko-strzykawka
2 lata.
Produkt leczniczy Wegovy można przechowywać poza lodówką przez maksymalnie 28 dni w temperaturze nieprzekraczającej 30 °C. Jeśli ampułko-strzykawka została wyjęta z lodówki na okres dłuższy niż 28 dni, należy ją wyrzucić.
6.4 Specjalne środki ostrożności podczas przechowywania
Przechowywać w lodówce (2 °C – 8 °C). Przechowywać z dala od elementu chłodzącego. Nie zamrażać.
Wstrzykiwacz jednodawkowy
Wstrzykiwacz przechowywać w oryginalnym opakowaniu w celu ochrony przed światłem.
Wstrzykiwacz FlexTouch
Na wstrzykiwacz, gdy nie jest w użyciu, należy nakładać nasadkę w celu ochrony przed światłem.
Ampułko-strzykawka
Ampułko-strzykawkę przechowywać w oryginalnym opakowaniu w celu ochrony przed światłem.
6.5 Rodzaj i zawartość opakowania
Wstrzykiwacz jednodawkowy
Szklana ampułko-strzykawka 1 ml (szkło typu I) z dołączoną igłą ze stali nierdzewnej, usztywnioną osłoną igły (typ II/poliizopren) oraz tłokiem gumowym (typ I/guma chlorobutylowa).
Wstrzykiwacz FlexTouch (0,25 mg, 0,5 mg) 1,5 ml
Szklany wkład 1,5 ml (szkło typu I) zamknięty na jednym końcu tłokiem gumowym (z gumy chlorobutylowej), a na drugim końcu aluminiową nasadką z wkładką laminowaną (gumą bromobutylową/poliizoprenem). Wkład umieszczony jest w jednorazowym wstrzykiwaczu wykonanym z polipropylenu, polioksymetylenu, poliwęglanu i akrylonitrylo-butadieno-styrenu.
Wstrzykiwacz FlexTouch (0,5 mg, 1 mg, 1,7 mg i 2,4 mg) 3 ml
Szklany wkład 3 ml (szkło typu I) zamknięty na jednym końcu tłokiem gumowym (z gumy chlorobutylowej), a na drugim końcu aluminiową nasadką z wkładką laminowaną (gumą bromobutylową/poliizoprenem). Wkład umieszczony jest w jednorazowym wstrzykiwaczu wykonanym z polipropylenu, polioksymetylenu, poliwęglanu i akrylonitrylo-butadieno-styrenu.
Ampułko-strzykawka
Szklana ampułko-strzykawka 1 ml (szkło typu I) z dołączoną igłą ze stali nierdzewnej, usztywnioną osłoną igły (typ II/poliizopren) oraz tłokiem gumowym (typ I/guma chlorobutylowa). Ampułko-strzykawka montowana jest z tłoczyskiem oraz uchwytem wykonanymi z polipropylenu.
Wielkości opakowań
Wstrzykiwacz jednodawkowy (0,25 mg; 0,5 mg; 1 mg; 1,7 mg, 2,4 mg i 7,2 mg)
Wielkość opakowania: 4 wstrzykiwacze.
Wstrzykiwacz FlexTouch (0,25 mg; 0,5 mg; 1 mg, i 1,7 mg)
Wielkość opakowania: 1 wstrzykiwacz i 4 jednorazowe igły NovoFine Plus.
Wstrzykiwacz FlexTouch (2,4 mg)
Wielkości opakowań:
1 wstrzykiwacz i 4 jednorazowe igły NovoFine Plus.
3 wstrzykiwacze i 12 jednorazowych igieł NovoFine Plus.
Ampułko-strzykawka (0,25 mg; 0,5 mg; 1 mg; 1,7 mg i 2,4 mg)
Wielkość opakowania: 4 ampułko-strzykawki.
Nie wszystkie wielkości opakowań muszą znajdować się w obrocie.
6.6 Specjalne środki ostrożności dotyczące usuwania i przygotowania produktu leczniczego do
stosowania
Roztworu do wstrzykiwań Wegovy nie należy stosować, jeśli nie jest przezroczysty i bezbarwny lub prawie bezbarwny.
Produktu leczniczego Wegovy nie należy stosować, jeśli został zamrożony.
Wszelkie niewykorzystane resztki produktu leczniczego lub jego odpady należy usunąć zgodnie z lokalnymi przepisami.
Wstrzykiwacz jednodawkowy
Wstrzykiwacz jest przeznaczony wyłącznie do podania dawki pojedynczej.
Wstrzykiwacz FlexTouch
Wstrzykiwacz jest przeznaczony do wielokrotnego użytku. Zawiera 4 dawki. Po wstrzyknięciu 4 dawek, we wstrzykiwaczu może wciąż pozostać pewna ilość roztworu mimo prawidłowego podania. Wstrzykiwacz nie zawiera wystarczającej ilości roztworu do podania dawki i należy go wyrzucić.
Pacjentom należy zalecić, aby usuwali igły do wstrzykiwań zgodnie z lokalnymi przepisami po każdym wstrzyknięciu i przechowywali wstrzykiwacz z produktem leczniczym Wegovy bez nałożonej igły do wstrzykiwań. Może to zapobiec blokowaniu się igieł, zanieczyszczeniu, zakażeniu, wyciekaniu roztworu i niedokładnemu dawkowaniu.
Wstrzykiwacz jest przeznaczony do stosowania tylko przez jedną osobę.
Produkt leczniczy Wegovy można podawać stosując jednorazowe igły 30G, 31G i 32G o długości do 8 mm.
Ampułko-strzykawka
Ampułko-strzykawka jest przeznaczona wyłącznie do podania dawki pojedynczej.
7. PODMIOT ODPOWIEDZIALNY POSIADAJĄCY POZWOLENIE NA DOPUSZCZENIE DO OBROTU
Novo Nordisk A/S
Novo Allé
DK-2880 Bagsværd
Dania
8. NUMERY POZWOLEŃ NA DOPUSZCZENIE DO OBROTU
EU/1/21/1608/001
EU/1/21/1608/002
EU/1/21/1608/003
EU/1/21/1608/004
EU/1/21/1608/005
EU/1/21/1608/006
EU/1/21/1608/007
EU/1/21/1608/008
EU/1/21/1608/009
EU/1/21/1608/010
EU/1/21/1608/011
EU/1/21/1608/012
EU/1/21/1608/025
EU/1/21/1608/026
EU/1/21/1608/027
EU/1/21/1608/028
EU/1/21/1608/029
EU/1/21/1608/030
9. DATA WYDANIA PIERWSZEGO POZWOLENIA NA DOPUSZCZENIE DO OBROTU
I DATA PRZEDŁUŻENIA POZWOLENIA
Data wydania pierwszego pozwolenia na dopuszczenie do obrotu: 06 stycznia 2022 Data ostatniego przedłużenia pozwolenia: 21 września 2026
10. DATA ZATWIERDZENIA LUB CZĘŚCIOWEJ ZMIANY TEKSTU
CHARAKTERYSTYKI PRODUKTU LECZNICZEGO
Szczegółowe informacje o tym produkcie leczniczym są dostępne na stronie internetowej Europejskiej Agencji Leków http://www.ema.europa.eu.
Wegovy 1,5 mg tabletkiWegovy 4 mg tabletkiWegovy 9 mg tabletki
1. NAZWA PRODUKTU LECZNICZEGO
Wegovy 1,5 mg tabletki
Wegovy 4 mg tabletki
Wegovy 9 mg tabletki
Wegovy 25 mg tabletki
2. SKŁAD JAKOŚCIOWY I ILOŚCIOWY
Wegovy 1,5 mg tabletki
Każda tabletka zawiera 1,5 mg semaglutydu*.
Wegovy 4 mg tabletki
Każda tabletka zawiera 4 mg semaglutydu*.
Wegovy 9 mg tabletki
Każda tabletka zawiera 9 mg semaglutydu*.
Wegovy 25 mg tabletki
Każda tabletka zawiera 25 mg semaglutydu*.
*analog ludzkiego glukagonopodobnego peptydu-1 (GLP-1) otrzymywany w komórkach Saccharomyces cerevisiae metodą rekombinacji DNA.
Substancja pomocnicza o znanym działaniu
Wegovy 25 mg tabletki
Każda tabletka zawiera 23 mg sodu.
Pełny wykaz substancji pomocniczych, patrz punkt 6.1.
3. POSTAĆ FARMACEUTYCZNA
Tabletka
Wegovy 1,5 mg tabletki
Biała lub jasnożółta, okrągła tabletka (o średnicy 6,5 mm) z wytłoczoną cyfrą „1.5” na jednej stronie i napisem „novo” na drugiej stronie.
Wegovy 4 mg tabletki
Biała lub jasnożółta, okrągła tabletka (o średnicy 6,5 mm) z wytłoczoną cyfrą „4” na jednej stronie i napisem „novo” na drugiej stronie.
Wegovy 9 mg tabletki
Biała lub jasnożółta, okrągła tabletka (o średnicy 6,5 mm) z wytłoczoną cyfrą „9” na jednej stronie i napisem „novo” na drugiej stronie.
Wegovy 25 mg tabletki
Biała lub jasnożółta, owalna tabletka (6,8 mm x 12 mm) z wytłoczoną liczbą „25” na jednej stronie i napisem „novo” na drugiej stronie.
4. SZCZEGÓŁOWE DANE KLINICZNE
4.1 Wskazania do stosowania
Produkt leczniczy Wegovy jest wskazany do stosowania wraz z dietą o obniżonej wartości kalorycznej i zwiększonym wysiłkiem fizycznym w celu kontroli masy ciała, w tym w celu zmniejszenia i utrzymania masy ciała u dorosłych pacjentów, u których początkowa wartość wskaźnika masy ciała (ang. BMI, Body Mass Index) wynosi:
- ≥ 30 kg/m2 (otyłość) lub
- ≥ 27 kg/m2 do < 30 kg/m2 (nadwaga) z co najmniej jednym współistniejącym schorzeniem związanym z nieprawidłową masą ciała, np. zaburzenia gospodarki węglowodanowej (stan przedcukrzycowy lub cukrzyca typu 2), nadciśnienie tętnicze, dyslipidemia, obturacyjny bezdech senny lub choroba sercowo-naczyniowa.
Wyniki badań zawierające opis badanych populacji, patrz punkt 5.1.
4.2 Dawkowanie i sposób podawania
Dawkowanie
Dawka początkowa semaglutydu podawanego doustnie wynosi 1,5 mg raz na dobę. Po czterech tygodniach stosowania dawki 1,5 mg, kolejne etapy zwiększania dawki semaglutydu podawanego doustnie raz na dobę to 4 mg, 9 mg i 25 mg, z co najmniej czterotygodniowym okresem stosowania każdej z dawek. Dawka powinna być zwiększana aż do osiągnięcia dawki 25 mg (dawka podtrzymująca). W razie potrzeby, dawkę można utrzymać na poprzednim poziomie.
Maksymalna zalecana pojedyncza dawka semaglutydu podawanego doustnie wynosi 25 mg na dobę. Semaglutyd podawany doustnie powinien być zawsze stosowany jako jedna tabletka przyjmowana raz na dobę. Nie należy przyjmować więcej niż jednej tabletki dziennie w celu osiągnięcia działania dawki większej.
Zmiana leczenia semaglutydem z podawanego podskórnie na podawany doustnie
Ze względu na większą zmienność farmakokinetyczną semaglutydu podawanego doustnie w zakresie wchłaniania w porównaniu z semaglutydem podawanym podskórnie, nie można jednoznacznie przewidzieć, jaki będzie rezultat zmiany leczenia pomiędzy podawaniem semaglutydu podskórnie a doustnie.
U pacjentów leczonych semaglutydem podawanym podskórnie w dawce 2,4 mg raz na tydzień można zastosować zmianę leczenia na semaglutyd podawany doustnie w dawce 25 mg raz na dobę. Leczenie semaglutydem podawanym doustnie (tabletka Wegovy) może zostać rozpoczęte przez pacjentów po upływie jednego tygodnia po wstrzyknięciu ostatniej dawki semaglutydu podawanego podskórnie.
Pacjenci z cukrzycą typu 2
Ryzyko hipoglikemii można zmniejszyć, obniżając dawkę sulfonylomocznika lub insuliny podczas rozpoczynania leczenia semaglutydem (patrz punkty 4.4 i 4.8).
Pominięta dawka
W razie pominięcia dawki nie należy przyjmować pominiętej dawki, a kolejną dawkę należy przyjąć następnego dnia.
Szczególne grupy pacjentów
Osoby w podeszłym wieku (65 lat i powyżej)
Nie ma konieczności dostosowywania dawki w związku z wiekiem pacjenta. Doświadczenie dotyczące stosowania produktu u pacjentów w wieku 85 lat i powyżej jest ograniczone.
Zaburzenia czynności nerek
Nie ma konieczności dostosowywania dawki u pacjentów z łagodnymi lub umiarkowanymi zaburzeniami czynności nerek. Doświadczenie dotyczące stosowania semaglutydu u pacjentów z ciężkimi zaburzeniami czynności nerek jest ograniczone. Semaglutyd nie jest zalecany do stosowania u pacjentów z ciężkimi zaburzeniami czynności nerek (eGFR < 30 ml/min/1,73 m2), w tym u osób z chorobą nerek w stadium końcowym (patrz punkty 4.4, 4.8 i 5.2).
Zaburzenia czynności wątroby
Nie ma konieczności dostosowywania dawki u pacjentów z łagodnymi lub umiarkowanymi zaburzeniami czynności wątroby. Doświadczenie dotyczące stosowania semaglutydu u pacjentów z ciężkimi zaburzeniami czynności wątroby jest ograniczone. Semaglutyd nie jest zalecany do stosowania u pacjentów z ciężkimi zaburzeniami czynności wątroby. Stosowanie produktu u pacjentów z łagodnymi lub umiarkowanymi zaburzeniami czynności wątroby wymaga zachowania ostrożności (patrz punkty 4.4 i 5.2).
Dzieci i młodzież
Nie określono bezpieczeństwa stosowania ani skuteczności semaglutydu podawanego doustnie u dzieci i młodzieży w wieku poniżej 18 lat. Dane nie są dostępne.
Sposób podawania
Produkt leczniczy Wegovy ma postać tabletek do stosowania doustnego.
- Ten produkt leczniczy należy przyjmować na pusty żołądek po zalecanym okresie postu trwającym co najmniej 8 godzin (patrz punkt 5.2).
- Tabletkę należy połknąć w całości, popijając niewielką ilością wody (połowa szklanki wody, co odpowiada 120 ml). Tabletek nie należy dzielić, zgniatać ani żuć, ponieważ nie wiadomo czy wpływa to na wchłanianie semaglutydu.
- Pacjenci powinni odczekać co najmniej 30 minut przed posiłkiem, napojem lub przed przyjęciem innych doustnych produktów leczniczych. Skrócenie tego czasu poniżej 30 minut spowoduje zmniejszenie wchłaniania semaglutydu (patrz punkty 4.5 i 5.2).
4.3 Przeciwwskazania
Nadwrażliwość na substancję czynną lub na którąkolwiek substancję pomocniczą wymienioną w punkcie 6.1.
4.4 Specjalne ostrzeżenia i środki ostrożności dotyczące stosowania
Identyfikowalność
W celu poprawienia identyfikowalności biologicznych produktów leczniczych należy czytelnie zapisać nazwę i numer serii podawanego produktu.
Zachłyśnięcie podczas stosowania znieczulenia ogólnego lub głębokiej sedacji
U pacjentów poddanych znieczuleniu ogólnemu lub głębokiej sedacji i przyjmujących agonistów receptora GLP-1 występowały przypadki zachłystowego zapalenia płuc. Dlatego przed procedurą znieczulenia ogólnego lub głębokiej sedacji należy wziąć pod uwagę zwiększone ryzyko występowania zawartości resztkowej w żołądku spowodowane opóźnionym opróżnianiem żołądka (patrz punkt 4.8).
Działanie na układ pokarmowy i ryzyko odwodnienia
Stosowanie agonistów receptora GLP-1 może wiązać się z działaniami niepożądanymi ze strony układu pokarmowego. Należy mieć to na uwadze podczas leczenia pacjentów z zaburzeniami czynności nerek, ponieważ nudności, wymioty i biegunka mogą spowodować odwodnienie, które w rzadkich przypadkach może prowadzić do pogorszenia czynności nerek (patrz punkt 4.8). Należy poinformować pacjentów przyjmujących semaglutyd o możliwym ryzyku odwodnienia w związku z działaniami niepożądanymi ze strony układu pokarmowego, aby podjęli odpowiednie działania zapobiegające odwodnieniu.
Ostre zapalenie trzustki
Podczas stosowania agonistów receptora GLP-1 zaobserwowano występowanie ostrego zapalenia trzustki (patrz punkt 4.8). Pacjentów należy poinformować o charakterystycznych objawach ostrego zapalenia trzustki. W przypadku podejrzenia zapalenia trzustki należy zaprzestać stosowania semaglutydu, a po potwierdzeniu zapalenia trzustki leczenie semaglutydem nie powinno być wznawiane. Należy zachować ostrożność podczas stosowania semaglutydu u pacjentów z zapaleniem trzustki w wywiadzie.
W przypadku braku innych przedmiotowych i podmiotowych objawów ostrego zapalenia trzustki samo zwiększenie aktywności enzymów trzustkowych nie świadczy o wystąpieniu ostrego zapalenia trzustki.
Nietętnicza przednia niedokrwienna neuropatia nerwu wzrokowego (ang. Non-arteritic anterior ischaemic optic neuropathy, NAION)
Dane z badań epidemiologicznych wskazują na zwiększone ryzyko wystąpienia nietętniczej przedniej niedokrwiennej neuropatii nerwu wzrokowego (NAION) podczas stosowania semaglutydu. Nie określono przedziału czasowego, w którym może rozwinąć się NAION po rozpoczęciu leczenia. Nagła utrata widzenia wymaga badania okulistycznego, a w przypadku potwierdzenia NAION, zaprzestania stosowania semaglutydu (patrz punkt 4.8).
Pacjenci z cukrzycą typu 2
Semaglutyd nie powinien być stosowany jako zamiennik insuliny u pacjentów z cukrzycą typu 2.
Semaglutyd nie powinien być stosowany w skojarzeniu z innymi agonistami receptora GLP-1. Nie badano takiego skojarzenia, ale jest prawdopodobne zwiększenie ryzyka działań niepożądanych wynikających z przedawkowania.
W celu uzyskania optymalnego działania semaglutydu zaleca się przestrzeganie schematu dawkowania. Jeśli odpowiedź na leczenie semaglutydem jest mniejsza niż oczekiwano, należy zwrócić uwagę na to, że wchłanianie semaglutydu jest bardzo zmienne i może być bardzo małe; podobnie całkowita biodostępność semaglutydu jest mała.
Ponadto, u pacjentów z cukrzycą przewiduje się mniejszą ekspozycję na lek i mniejszą redukcję masy ciała w porównaniu z pacjentami bez cukrzycy.
U pacjentów z cukrzycą typu 2, u których nie uzyskano wystarczającej odpowiedzi na doustny semaglutyd, należy rozważyć zmianę leczenia na semaglutyd podawany podskórnie.
Hipoglikemia u pacjentów z cukrzycą typu 2
Wiadomo, że insulina i pochodne sulfonylomocznika powodują hipoglikemię. U pacjentów leczonych semaglutydem w skojarzeniu z pochodną sulfonylomocznika lub insuliną ryzyko hipoglikemii może być zwiększone. Ryzyko hipoglikemii można zmniejszyć, obniżając dawkę pochodnej sulfonylomocznika lub insuliny podczas rozpoczynania leczenia agonistą receptora GLP-1.
Retinopatia cukrzycowa u pacjentów z cukrzycą typu 2
U pacjentów z retinopatią cukrzycową leczonych semaglutydem zaobserwowano zwiększone ryzyko powikłań wynikających z retinopatii cukrzycowej (patrz punkt 4.8). Nagła poprawa kontroli glikemii może wiązać się z czasowym nasileniem retinopatii cukrzycowej, ale inne mechanizmy nie mogą być wykluczone. Pacjentów z retinopatią cukrzycową stosujących semaglutyd należy ściśle monitorować i prowadzić leczenie zgodnie z odpowiednimi zaleceniami klinicznymi. Brak dostępnych danych dotyczących stosowania produktu Wegovy u pacjentów z cukrzycą typu 2 i niekontrolowaną lub potencjalnie niestabilną retinopatią cukrzycową. Leczenie tych pacjentów produktem Wegovy nie jest zalecane.
Pacjenci z gastroparezą
U pacjentów z gastroparezą leczonych semaglutydem mogą wystąpić działania niepożądane ze strony układu pokarmowego o zwiększonej ciężkości lub nasileniu. Należy zachować ostrożność podczas stosowania semaglutydu w tej grupie pacjentów, a w przypadku ciężkiej gastroparezy stosowanie semaglutydu nie jest zalecane (patrz punkt 4.8).
Niebadane grupy pacjentów
Nie oceniono bezpieczeństwa stosowania i skuteczności semaglutydu podawanego podskórnie lub doustnie u pacjentów:
- leczonych innymi produktami w celu kontroli masy ciała,
- z cukrzycą typu 1,
- z ciężkimi zaburzeniami czynności nerek (patrz punkt 4.2),
- z ciężkimi zaburzeniami czynności wątroby (patrz punkt 4.2),
z zastoinową niewydolnością serca klasy IV według klasyfikacji Nowojorskiego Towarzystwa
Kardiologicznego (NYHA).
Nie zaleca się stosowania produktu w wymienionych wyżej grupach pacjentów.
Dostępne są ograniczone dane dotyczące stosowania semaglutydu podawanego podskórnie lub doustnie u pacjentów:
- w wieku 85 lat i powyżej (patrz punkt 4.2),
- z łagodnymi lub umiarkowanymi zaburzeniami czynności wątroby (patrz punkt 4.2),
- z nieswoistym zapaleniem jelit,
- z cukrzycą typu 2 oraz HbA1c < 8% w przypadku semaglutydu w dawce 25 mg podawanego doustnie,
- z cukrzycą typu 2 leczonych jednocześnie insuliną w przypadku semaglutydu w dawce 25 mg podawanego doustnie.
Należy zachować ostrożność podczas stosowania produktu w wymienionych wyżej grupach pacjentów.
Substancja pomocnicza o znanym działaniu
Sód
Wegovy 1,5 mg, 4 mg i 9 mg tabletki: Ten produkt leczniczy zawiera mniej niż 1 mmol sodu (23 mg) na tabletkę, to znaczy, że produkt leczniczy uznaje się za „wolny od sodu”.
Wegovy 25 mg tabletki: Ten produkt leczniczy zawiera 23 mg sodu na tabletkę, co odpowiada 1% zalecanej przez WHO maksymalnej 2 g dobowej dawki sodu u osób dorosłych.
4.5 Interakcje z innymi produktami leczniczymi i inne rodzaje interakcji
Semaglutyd opóźnia opróżnianie żołądka, co może wpłynąć na wchłanianie innych doustnych produktów leczniczych.
Wpływ semaglutydu na inne produkty lecznicze
Tyroksyna
Po podaniu pojedynczej dawki lewotyroksyny całkowita ekspozycja (pole pod krzywą; ang. area under the curve, AUC) na tyroksynę (skorygowana z uwzględnieniem poziomów endogennych) wzrosła o 33%. Maksymalna ekspozycja (Cmax) pozostała niezmieniona. Podczas jednoczesnego leczenia pacjentów semaglutydem i lewotyroksyną należy rozważyć monitorowanie czynności tarczycy.
Warfaryna i inne pochodne kumaryny
Semaglutyd nie zmienił wartości AUC ani Cmax R-warfaryny i S-warfaryny po podaniu pojedynczej dawki warfaryny, również działanie farmakodynamiczne warfaryny zmierzone z zastosowaniem międzynarodowego współczynnika znormalizowanego (ang. international normalised ratio, INR) nie zmieniło się w sposób klinicznie istotny. Odnotowano jednak przypadki obniżenia współczynnika INR podczas jednoczesnego stosowania acenokumarolu i semaglutydu. Po rozpoczęciu leczenia semaglutydem u pacjentów przyjmujących warfarynę lub inne pochodne kumaryny zalecane jest częste monitorowanie INR.
Rozuwastatyna
Wartość AUC rozuwastatyny w przypadku jednoczesnego podawania z semaglutydem zwiększyła się
o 41% [90% CI: 24;60]. Ze względu na szeroki indeks terapeutyczny rozuwastatyny zmienność ekspozycji jest uznawana za nieistotną klinicznie.
Digoksyna, doustne środki antykoncepcyjne, metformina, furosemid
Nie zaobserwowano klinicznie istotnej zmiany wartości AUC ani Cmax digoksyny, doustnych środków antykoncepcyjnych (zawierających etynyloestradiol i lewonorgestrel), metforminy ani furosemidu w przypadku jednoczesnego podawania z semaglutydem.
Nie oceniono interakcji z produktami leczniczymi o bardzo małej biodostępności (1%).
Wpływ innych produktów leczniczych na semaglutyd
Omeprazol
Nie zaobserwowano klinicznie istotnej zmiany wartości AUC ani Cmax semaglutydu w przypadku jednoczesnego przyjmowania z omeprazolem.
W badaniu dotyczącym farmakokinetyki semaglutydu podawanego jednocześnie z pięcioma innymi tabletkami wartość AUC semaglutydu zmniejszyła się o 34%, a wartość Cmax o 32%. Dane te sugerują, że obecność w żołądku wielu tabletek podanych jednocześnie z semaglutydem wpływa na jego wchłanianie. Po podaniu semaglutydu pacjenci powinni odczekać 30 minut przed przyjęciem innych doustnych produktów leczniczych (patrz punkt 4.2).
Dzieci i młodzież
Badania dotyczące interakcji zostały przeprowadzone tylko u dorosłych.
4.6 Wpływ na płodność, ciążę i laktację
Kobiety w wieku rozrodczym
Kobiety w wieku rozrodczym powinny stosować skuteczną antykoncepcję podczas leczenia semaglutydem (patrz punkt 4.5).
Ciąża
Badania na zwierzętach wykazały szkodliwy wpływ na reprodukcję (patrz punkt 5.3). Dane dotyczące stosowania semaglutydu u kobiet w ciąży są ograniczone, dlatego semaglutydu nie należy stosować w okresie ciąży. Jeśli pacjentka planuje zajść w ciążę lub jest w ciąży, należy zaprzestać stosowania semaglutydu. Należy zaprzestać stosowania semaglutydu co najmniej 2 miesiące przed planowaną ciążą z uwagi na jego długi okres półtrwania (patrz punkt 5.2).
Karmienie piersią
Nie stwierdzono mierzalnych stężeń semaglutydu w mleku kobiet karmiących piersią. Sól sodowa kwasu salkaprozowego była obecna w mleku matki, a niektóre jej metabolity przenikały do mleka matki w małych stężeniach. Nie można wykluczyć ryzyka dla noworodka/niemowlęcia. Produkt leczniczy Wegovy nie powinien być stosowany podczas karmienia piersią.
Płodność
Nie jest znany wpływ semaglutydu na płodność człowieka. Semaglutyd nie miał wpływu na płodność samców szczurów. U samic szczurów przy stosowaniu dawek powodujących zmniejszenie masy ciała matki stwierdzano wydłużenie cyklu jajeczkowania oraz niewielkie zmniejszenie liczby owulacji.
4.7 Wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn
Semaglutyd nie ma wpływu lub wywiera nieistotny wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn. Jednak, głównie w okresie zwiększania dawki produktu leczniczego mogą wystąpić zawroty głowy. W razie występowania zawrotów głowy, należy zachować ostrożność podczas prowadzenia pojazdów lub obsługiwania maszyn.
Pacjenci z cukrzycą typu 2
W przypadku stosowania semaglutydu w skojarzeniu z pochodną sulfonylomocznika lub insuliną pacjenci powinni zostać poinformowani o konieczności zachowania ostrożności i zapobieganiu hipoglikemii podczas prowadzenia pojazdów i obsługiwania maszyn (patrz punkt 4.4).
4.8 Działania niepożądane
Podsumowanie profilu bezpieczeństwa
Najczęściej zgłaszanymi działaniami niepożądanymi były zaburzenia ze strony układu pokarmowego, w tym nudności, biegunka, zaparcia, ból brzucha, dyspepsja i wymioty. Działania te były głównie obserwowane w okresie zwiększania dawki (patrz Opis wybranych działań niepożądanych).
Profil bezpieczeństwa semaglutydu podawanego doustnie był zgodny z profilem bezpieczeństwa semaglutydu podawanego podskórnie.
Tabelaryczne zestawienie działań niepożądanych
W Tabeli 1 przedstawiono działania niepożądane obserwowane u osób dorosłych w badaniach klinicznych oraz zgłoszone po wprowadzeniu produktu do obrotu. Częstość działań niepożądanych określono, o ile nie wskazano inaczej, na podstawie zbiorczych danych z czterech badań fazy IIIa (STEP 1-4) z zastosowaniem semaglutydu podawanego podskórnie, w których 2650 dorosłych pacjentów otrzymywało produkt leczniczy Wegovy. Czas trwania badań wynosił 68 tygodni. Działania niepożądane w badaniu OASIS 4 (204 dorosłych pacjentów z otyłością lub nadwagą oraz co najmniej jednym współistniejącym schorzeniem związanym z nieprawidłową masą ciała otrzymywało semaglutyd podawany doustnie przez 64 tygodnie) występowały z podobną częstością jak w badaniach klinicznych fazy IIIa z zastosowaniem semaglutydu podawanego podskórnie, z wyjątkiem dyspepsji, która występowała z większą częstością. Zdarzenia niemające znaczenia w kontekście podania doustnego pominięto w poniższym zestawieniu.
Działania niepożądane wymieniono poniżej według klasyfikacji układów i narządów MedDRA oraz częstości występowania. Częstość występowania definiuje się w następujący sposób: bardzo często (≥ 1/10); często (≥ 1/100 do < 1/10); niezbyt często (≥ 1/1000 do < 1/100); rzadko (od ≥ 1/10 000 do < 1/1000); bardzo rzadko (< 1/10 000) oraz częstość nieznana (częstości nie można określić na podstawie dostępnych danych). W obrębie każdej grupy o tej samej częstości, działania niepożądane są przedstawione według zmniejszającej się ciężkości.
Tabela 1 Działania niepożądane
| Klasyfikacj a układów i narządów MedDRA | Bardzo często | Często | Niezbyt często | Rzadko | Bardzo rzadko | Częstość nieznana |
Zaburzenia układu immunolo-gicznego | reakcja ana- filaktyczn a | |||||
Zaburzenia metabolizm u i odżywiani a | hipoglikemi a u pacjentów z cukrzycą typu 2a | |||||
Zaburzenia układu nerwowego | ból głowyb | zawroty głowyb zaburzenia smakub,c dyzestezjaa,c ,g | ||||
| Zaburzenia oka | retinopatia cukrzycowa u pacjentów z cukrzycą typu 2a | nietętnicza przednia niedokrwienn a neuropatia nerwu wzrokowego (NAION) | ||||
| Zaburzenia serca | przyspieszeni e częstości akcji sercaa,c | |||||
| Zaburzenia naczyniowe | niedociśnieni e niedociśnieni e ortostatyczne | |||||
Zaburzenia żołądka i jelit | wymiotya,b biegunkaa,b zaparciaa,b dyspepsjab, d | zapalenie żołądkab,c choroba refluksowa przełykub | ostre zapalenie trzustkia | niedrożnoś ć jelitc,e,f |
| Klasyfikacj a układów i narządów MedDRA | Bardzo często | Często | Niezbyt często | Rzadko | Bardzo rzadko | Częstość nieznana |
nudnościa,b ból brzuchab,c | odbijanie sięb nadmierne wytwarzani e gazów jelitowychb wzdęcie brzuchab | opóźnione opróżnianie żołądka | ||||
Zaburzenia wątroby i dróg żółciowych | kamica żółciowaa | |||||
Zaburzenia skóry i tkanki podskórnej | wypadanie włosówa | obrzęk naczynio-ruchowy | ||||
Zaburzenia ogólne i stany w miejscu podania | zmęczenieb ,c | |||||
| Badania diagnostycz -ne | zwiększona aktywność amylazyc zwiększona aktywność lipazyc |
- a) patrz „Opis wybranych działań niepożądanych” poniżej
- b) obserwowane głównie w okresie zwiększania dawki
- c) zgrupowane preferowane terminy
- d) częstość występowania określona na podstawie wyników badania fazy III OASIS 4 z zastosowaniem semaglutydu podawanego doustnie
- e) na podstawie informacji uzyskanych po wprowadzeniu produktu do obrotu
- f) termin ogólny obejmujący preferowane terminy (ang. Preferred Terms, PTs): niedrożność jelit, niedrożność jelita, niedrożność jelita cienkiego
- g) termin ogólny obejmujący preferowane terminy (ang. Preferred Terms, PTs): dyzestezja, hiperestezja, parestezja, pieczenie skóry, uczucie pieczenia, ból skóry, wrażliwość skóry, dyskomfort skórny, uczulenie skórne, allodynia i hiperpatia
Opis wybranych działań niepożądanych
Poniższe działania niepożądane dotyczą semaglutydu podawanego doustnie. Częstości występowania określonych działań niepożądanych odnoszą się do badania fazy III OASIS 4, o ile nie wskazano inaczej.
Działania niepożądane ze strony układu pokarmowego
Działania niepożądane zgłaszano najczęściej w okresie zwiększania dawki. W czasie 64 tygodni trwania badania klinicznego, w grupie pacjentów leczonych semaglutydem podawanym doustnie nudności wystąpiły u 46,6% pacjentów (w porównaniu z 18,6% pacjentów otrzymujących placebo), wymioty u 30,9% pacjentów (w porównaniu z 5,9% pacjentów otrzymujących placebo), dyspepsja u 18,1% pacjentów (w porównaniu z 8,8% pacjentów otrzymujących placebo), biegunka u 17,6% pacjentów (w porównaniu z 8,8% pacjentów otrzymujących placebo), a ból brzucha u 16,7% pacjentów (w porównaniu z 7,8% pacjentów otrzymujących placebo). W większości przypadków objawy miały nasilenie łagodne do umiarkowanego oraz były przemijające. Zaparcia wystąpiły u 20,1% pacjentów leczonych semaglutydem (w porównaniu z 9,8% pacjentów przyjmujących placebo) i miały nasilenie łagodne do umiarkowanego oraz utrzymywały się przez dłuższy czas.
U pacjentów z gastroparezą leczonych semaglutydem mogą wystąpić objawy ze strony układu pokarmowego o zwiększonej ciężkości lub nasileniu.
W przypadku leczenia semaglutydem pacjentów z umiarkowanymi zaburzeniami czynności nerek (eGFR ≥ 30 do < 60 ml/min/1,73 m2) może występować więcej działań niepożądanych ze strony układu pokarmowego.
U 3,4% pacjentów leczonych semaglutydem podawanym doustnie leczenie zakończono z powodu wystąpienia działań niepożądanych ze strony układu pokarmowego.
Ostre zapalenie trzustki
Ostre zapalenie trzustki zostało zgłoszone u 0% pacjentów leczonych semaglutydem podawanym doustnie i u 1,0% pacjentów otrzymujących placebo. Odsetek potwierdzonego rozpoznania ostrego zapalenia trzustki zgłoszonego w trakcie badań klinicznych STEP fazy IIIa wynosił, odpowiednio, 0,2% dla semaglutydu i < 0,1% dla placebo. W badaniu SELECT, oceniającym wpływ na zdarzenia sercowo-naczyniowe, odsetek potwierdzonego rozpoznania ostrego zapalenia trzustki wynosił 0,2% dla semaglutydu i 0,3% dla placebo.
Ostra kamica pęcherzyka żółciowego/kamica żółciowa
U 2,5% pacjentów leczonych semaglutydem podawanym doustnie zgłoszono występowanie kamicy żółciowej, które u 0% pacjentów doprowadziło do zapalenia pęcherzyka żółciowego. Przypadki kamicy żółciowej i zapalenia pęcherzyka żółciowego zgłoszono, odpowiednio, u 1% i 0% pacjentów otrzymujących placebo.
Wypadanie włosów
Wypadanie włosów zgłoszono u 6,4% pacjentów leczonych semaglutydem podawanym doustnie i u 2,0% pacjentów otrzymujących placebo. Objawy miały nasilenie łagodne do umiarkowanego i połowa z nich ustąpiła przed końcem trwania badania. U pacjentów, u których doszło do większej utraty masy ciała (≥ 20%), wypadanie włosów zgłaszano częściej.
Przyspieszenie częstości akcji serca
U pacjentów leczonych doustnym semaglutydem zaobserwowano zwiększenie ilości uderzeń serca na minutę średnio o 2 uderzenia na minutę w stosunku do wartości wyjściowej wynoszącej 72 uderzenia na minutę. Odsetek pacjentów, u których zwiększenie częstości akcji serca w stosunku do wartości wyjściowej wynosiło ≥ 20 uderzeń na minutę w dowolnym punkcie czasowym w okresie leczenia, wynosił 26,5% w grupie przyjmującej semaglutyd w porównaniu do 20,8% w grupie przyjmującej placebo.
Immunogenność
W związku z potencjalnymi właściwościami immunogennymi produktów leczniczych zawierających białka lub peptydy, u pacjentów leczonych semaglutydem może dojść do wytworzenia przeciwciał przeciwko semaglutydowi. Odsetek pacjentów z dodatnim wynikiem badania przeciwciał przeciwko semaglutydowi w dowolnym momencie po punkcie wyjściowym dla semaglutydu 14 mg i 50 mg podawanego doustnie był mały (0,5% i 0,3% dla tabletek Rybelsus i Wegovy, odpowiednio) i u żadnego z pacjentów nie występowały przeciwciała neutralizujące przeciwko semaglutydowi ani przeciwciała przeciwko semaglutydowi z neutralizującym wpływem na endogenny GLP-1. Podczas leczenia duże stężenia semaglutydu mogły obniżyć czułość testu, dlatego nie można wykluczyć fałszywie ujemnych wyników. Jednakże u pacjentów z dodatnim wynikiem badania przeciwciał przeciwko semaglutydowi, obecność przeciwciał nie miała istotnego wpływu na skuteczność ani bezpieczeństwo stosowania.
Hipoglikemia u pacjentów z cukrzycą typu 2
W badaniu STEP 2 przypadki istotnej klinicznie hipoglikemii obserwowano u 6,2% (0,1 zdarzenia na pacjento-rok) pacjentów leczonych semaglutydem 2,4 mg podawanym podskórnie w porównaniu z 2,5% (0,03 zdarzenia na pacjento-rok) pacjentów otrzymujących placebo. Hipoglikemię w trakcie stosowania semaglutydu obserwowano zarówno w przypadku jednoczesnego stosowania, jak i bez jednoczesnego stosowania sulfonylomocznika. Jeden przypadek (0,2% uczestników, 0,002 zdarzenia na pacjento-rok) został zgłoszony jako zdarzenie ciężkie, które wystąpiło u pacjenta nieleczonego jednocześnie sulfonylomocznikiem. Ryzyko hipoglikemii podczas stosowania semaglutydu w skojarzeniu z pochodną sulfonylomocznika było większe.
Retinopatia cukrzycowa u pacjentów z cukrzycą typu 2
W trwającym 2 lata badaniu klinicznym badano stosowanie semaglutydu podawanego podskórnie w dawce 0,5 mg oraz 1 mg w porównaniu z placebo u 3297 pacjentów z cukrzycą typu 2, wysokim ryzykiem sercowo-naczyniowym, długim czasem trwania cukrzycy i niedostateczną kontrolą stężenia glukozy we krwi. W badaniu tym potwierdzone przypadki powikłań retinopatii cukrzycowej wystąpiły u większej liczby pacjentów leczonych semaglutydem (3,0%) w porównaniu z pacjentami przyjmującymi placebo (1,8%). Powyższe zaobserwowano u leczonych insuliną pacjentów ze stwierdzoną retinopatią cukrzycową. Różnicę pomiędzy pacjentami leczonymi semaglutydem a pacjentami przyjmującymi placebo zaobserwowano wcześnie i utrzymywała się ona przez cały okres trwania badania. W badaniu STEP 2 choroby siatkówki oka zgłaszało 6,9% pacjentów leczonych semaglutydem 2,4 mg, 6,2% pacjentów leczonych semaglutydem podawanym podskórnie w dawce 1 mg i 4,2% pacjentów otrzymujących placebo. Większość zdarzeń była zgłaszana jako retinopatia cukrzycowa (odpowiednio 4,0%, 2,7% i 2,7%) oraz retinopatia nieproliferacyjna (odpowiednio 0,7%, 0% i 0%).
Dyzestezja
Zdarzenia związane z obrazem klinicznym zmienionego czucia skórnego, takie jak: wrażliwość skóry, hiperestezja, parestezja, uczucie pieczenia skóry i allodynia zgłoszono u 4,9% pacjentów leczonych semaglutydem podawanym doustnie. Zdarzenia nie wystąpiły u pacjentów otrzymujących placebo. Zdarzenia miały nasilenie łagodne do umiarkowanego i u większości pacjentów ustąpiły w trakcie kontynuacji leczenia.
Nietętnicza przednia niedokrwienna neuropatia nerwu wzrokowego (NAION)
Wyniki kilku dużych badań epidemiologicznych wskazują, że ekspozycja na semaglutyd u dorosłych z cukrzycą typu 2 jest związana z około dwukrotnym wzrostem względnego ryzyka rozwoju NAION, co odpowiada około jednemu dodatkowemu przypadkowi na 10 000 osobolat leczenia.
Inne szczególne grupy pacjentów
W badaniu SELECT, u dorosłych z rozpoznaną chorobą sercowo-naczyniową, profil działań niepożądanych był podobny do obserwowanego w badaniach fazy IIIa dotyczących kontroli masy ciała z wykorzystaniem semaglutydu podawanego podskórnie.
Zgłaszanie podejrzewanych działań niepożądanych
Po dopuszczeniu produktu leczniczego do obrotu istotne jest zgłaszanie podejrzewanych działań niepożądanych. Umożliwia to nieprzerwane monitorowanie stosunku korzyści do ryzyka stosowania produktu leczniczego. Osoby należące do fachowego personelu medycznego powinny zgłaszać wszelkie podejrzewane działania niepożądane za pośrednictwem krajowego systemu zgłaszania wymienionego w załączniku V.
4.9 Przedawkowanie
Przedawkowanie semaglutydu może powodować zaburzenia ze strony układu pokarmowego, które mogą prowadzić do odwodnienia. W przypadku przedawkowania, pacjenta należy obserwować i w razie potrzeby podjąć odpowiednie leczenie wspomagające.
5. WŁAŚCIWOŚCI FARMAKOLOGICZNE
5.1 Właściwości farmakodynamiczne
Grupa farmakoterapeutyczna: produkty lecznicze stosowane w cukrzycy, analogi glukagonopodobnego peptydu-1 (GLP-1), kod ATC: A10BJ06.
Mechanizm działania
Semaglutyd to analog GLP-1, wykazujący 94% homologii sekwencji z ludzkim GLP-1. Semaglutyd pełni rolę agonisty receptora GLP-1, tj. selektywnie wiąże się z receptorem GLP-1 aktywując go, podobnie jak natywny GLP-1.
GLP-1 to fizjologiczny regulator łaknienia i ilości spożywanych kalorii, a receptor GLP-1 jest obecny w różnych obszarach mózgu odpowiedzialnych za regulowanie apetytu.
Badania na zwierzętach wykazały, że semaglutyd działa za pośrednictwem receptora GLP-1 w mózgu. Semaglutyd wywiera bezpośredni wpływ na obszary w mózgu regulujące homeostazę przyjmowania pokarmów zachodzącą w podwzgórzu i pniu mózgu. Semaglutyd może wpływać na układ nagrody poprzez bezpośredni i pośredni wpływ na obszary mózgu, w tym na przegrodę, wzgórze i ciało migdałowate.
Badania kliniczne wskazują, że semaglutyd zmniejsza przyjmowanie kalorii, zwiększa uczucie sytości, pełności i kontrolowania jedzenia oraz zmniejsza uczucie głodu oraz częstotliwość i intensywność podjadania emocjonalnego (ang. cravings). Ponadto semaglutyd zmniejsza ochotę na pokarmy wysokotłuszczowe.
Semaglutyd koordynuje współdziałanie układu homeostatycznego i hedonicznego oraz funkcji wykonawczych w celu regulacji spożycia kalorii, apetytu, odczuwania nagrody i wyborów żywieniowych.
Dodatkowo wykazano, że semaglutyd zmniejsza stężenie glukozy we krwi w sposób zależny od stężenia glukozy poprzez pobudzenie wydzielania insuliny i zmniejszenie wydzielania glukagonu, gdy stężenie glukozy we krwi jest duże. Mechanizm zmniejszenia stężenia glukozy we krwi obejmuje również niewielkie opóźnienie we wczesnym poposiłkowym opróżnianiu żołądka. Podczas hipoglikemii semaglutyd zmniejsza wydzielanie insuliny, nie zaburzając przy tym wydzielania glukagonu.
Receptory GLP-1 występują również w sercu, naczyniach, układzie odpornościowym oraz w nerkach. W trakcie badań klinicznych zaobserwowano korzystny wpływ semaglutydu na stężenie lipidów w osoczu, obniżenie skurczowego ciśnienia krwi oraz hamowanie procesów zapalnych. Ponadto, w badaniach na zwierzętach wykazano, że semaglutyd ograniczał występowanie miażdżycy i miał działanie przeciwzapalne w układzie sercowo-naczyniowym.
Mechanizm działania semaglutydu zmniejszający ryzyko sercowo-naczyniowe jest prawdopodobnie wieloczynnikowy, częściowo wynika z wpływu na zmniejszenie masy ciała oraz z wpływu na znane czynniki ryzyka sercowo-naczyniowego (zmniejszenie ciśnienia krwi, korzystny wpływ na profil lipidowy i metabolizm glukozy oraz działanie przeciwzapalne odzwierciedlone w zmniejszeniu stężenia białka C-reaktywnego o wysokiej czułości (ang. high-sensitivity C-reactive protein, hsCRP)). Dokładny mechanizm zmniejszający ryzyko sercowo-naczyniowe nie został ustalony.
Działanie farmakodynamiczne
Apetyt, podaż kalorii i dobór pokarmów
Semaglutyd zmniejsza apetyt, zwiększając uczucie pełności i sytości, i jednocześnie zmniejsza łaknienie i ilość spożywanego następnie pokarmu.
Stężenie lipidów na czczo oraz po posiłku
U pacjentów z cukrzycą typu 2, doustny semaglutyd odpowiadający dawce 9 mg w porównaniu z placebo zmniejszał stężenia na czczo triglicerydów i cholesterolu we frakcji lipoprotein o bardzo małej gęstości (ang. very low density lipoprotein, VLDL) odpowiednio o 19% [8; 28] i 20% [5; 33]. Poposiłkowa odpowiedź w postaci zmiany stężenia triglicerydów i cholesterolu VLDL po spożyciu wysokotłuszczowego posiłku uległa zmniejszeniu odpowiednio o 24% [9; 36] i 21% [7; 32]. Stężenie ApoB48 było mniejsze zarówno na czczo, jak i po posiłku, odpowiednio o 25% [2; 42] i 30% [15; 43].
Skuteczność kliniczna i bezpieczeństwo stosowania
Skuteczność i bezpieczeństwo stosowania semaglutydu podawanego doustnie (tabletka) w dawce 25 mg raz na dobę w celu kontroli masy ciała, w połączeniu ze zmniejszeniem podaży kalorii i zwiększeniem wysiłku fizycznego oceniono w trwającym 64 tygodnie, podwójnie zaślepionym, randomizowanym, kontrolowanym placebo badaniu fazy IIIb (OASIS 4), w którym udział wzięło 307 pacjentów (205 pacjentów przydzielono do grupy leczonej semaglutydem podawanym doustnie).
Podczas leczenia semaglutydem podawanym doustnie uzyskano większe, istotne klinicznie i trwałe zmniejszenie masy ciała w porównaniu z placebo u pacjentów z otyłością (BMI ≥ 30 kg/m2) lub nadwagą (BMI ≥ 27 kg/m2 do < 30 kg/m2) i co najmniej jednym współistniejącym schorzeniem związanym z nieprawidłową masą ciała. Ponadto, w ramach różnych badań, zmniejszenie masy ciała
o ≥ 5%, ≥ 10%, ≥ 15% i ≥ 20% uzyskano u większego odsetka pacjentów przyjmujących semaglutyd w porównaniu z pacjentami otrzymującymi placebo. Zmniejszenie masy ciała miało miejsce niezależnie od występowania objawów ze strony układu pokarmowego, takich jak nudności, wymioty lub biegunka.
Leczenie semaglutydem podawanym doustnie prowadziło również do statystycznie istotnej poprawy dotyczącej obwodu talii i sprawności fizycznej w porównaniu z placebo.
Wykazano skuteczność semaglutydu podawanego doustnie niezależnie od wieku, płci, rasy, pochodzenia etnicznego, wyjściowej masy ciała, wskaźnika BMI, obecności cukrzycy typu 2 i stanu czynności nerek. Różnice w odniesieniu do skuteczności wystąpiły we wszystkich podgrupach. Stosunkowo większe zmniejszenie masy ciała zaobserwowano u kobiet i pacjentów bez cukrzycy typu 2, jak również u pacjentów z mniejszą wyjściową masą ciała w porównaniu z pacjentami z większą wyjściową masą ciała.
Ponadto, bezpieczeństwo stosowania i skuteczność semaglutydu podawanego podskórnie w zakresie kontroli masy ciała w połączeniu ze zmniejszeniem podaży kalorii i zwiększeniem wysiłku fizycznego oceniano w czterech trwających 68 tygodni badaniach fazy IIIa z randomizacją, prowadzonych metodą podwójnie ślepej próby, z grupą kontrolną otrzymującą placebo (badania STEP 1-4). W badaniach wzięło udział łącznie 4684 pacjentów (w tym 2652 zrandomizowanych do leczenia semaglutydem podawanym podskórnie). Skuteczność i bezpieczeństwo stosowania semaglutydu były podobne w badaniach OASIS 4 i STEP 1, niezależnie od drogi podania.
Badanie OASIS 4: Kontrola masy ciała – tabletka Wegovy 25 mg stosowana raz na dobę (semaglutyd 25 mg)
W trwającym 64 tygodnie badaniu fazy IIIb, 307 dorosłych pacjentów z otyłością (BMI ≥ 30 kg/m2) lub nadwagą (BMI ≥ 27 kg/m2 do < 30 kg/m2) i co najmniej jednym współistniejącym schorzeniem związanym z nieprawidłową masą ciała zostało zrandomizowanych do grup otrzymujących doustny semaglutyd przyjmowany raz na dobę lub placebo. Wszyscy pacjenci stosowali niskokaloryczną dietę i utrzymywali zwiększoną aktywność fizyczną przez cały czas trwania badania.
Zmniejszenie masy ciała obserwowane było od początku przez cały czas trwania badania. W momencie zakończenia leczenia (tydzień 64.) zmniejszenie masy ciała było większe i klinicznie istotne w grupie przyjmującej produkt leczniczy w porównaniu z grupą otrzymującą placebo (patrz Tabela 2 i Rysunek 1).
Ponadto, zmniejszenie masy ciała o ≥ 5%, ≥ 10%, ≥ 15% i ≥ 20% uzyskano u większego odsetka pacjentów przyjmujących doustny semaglutyd w porównaniu z pacjentami otrzymującymi placebo (patrz Tabela 2). Wśród pacjentów ze stanem przedcukrzycowym odnotowanym w punkcie wyjściowym, wyrównanie glikemii po zakończeniu leczenia uzyskano u większego odsetka pacjentów przyjmujących doustny semaglutyd w porównaniu z pacjentami otrzymującymi placebo (71,1% w porównaniu do 33,3%).
Tabela 2 Badanie OASIS 4: Wyniki w tygodniu 64.
| Semaglutyd 25 mg tabletki | Placebo | |
| Grupa poddana analizie (N) | 205 | 102 |
| Masa ciała | ||
| Wartość wyjściowa (kg) | 106,4 | 104,8 |
| Zmiana (%) w stosunku do wartości wyjściowej1,2 | -13,6 | -2,2 |
| Różnica (%) w porównaniu z placebo1 [95% CI] | -11,4 [-13,9; -9]* | |
| Zmiana (kg) w stosunku do wartości wyjściowej1 | -14,2 | -2,2 |
| Różnica (kg) w porównaniu z placebo1 [95% CI] | -12,0 [-14,6; -9,5]* | |
| Pacjenci (%), którzy osiągnęli zmniejszenie masy ciała ≥ 5%3 | 76,3* | 30,5 |
| Pacjenci (%), którzy osiągnęli zmniejszenie masy ciała ≥ 10%3 | 59,8* | 14,1 |
| Pacjenci (%), którzy osiągnęli zmniejszenie masy ciała ≥ 15%3 | 47,0* | 5,4 |
| Pacjenci (%), którzy osiągnęli zmniejszenie masy ciała ≥ 20%3 | 27,5* | 3 |
| Obwód talii (cm) | ||
| Wartość wyjściowa | 114 | 113,6 |
| Zmiana w stosunku do wartości wyjściowej1 | -12,2 | -2,8 |
| Różnica w porównaniu z placebo1 [95% CI] | -9,5 [-12,4; -6,6]* | |
| Skurczowe ciśnienie krwi (mmHg) | ||
| Wartość wyjściowa | 131 | 131 |
| Zmiana w stosunku do wartości wyjściowej1 | -6,8 | -5,4 |
| Różnica w porównaniu z placebo1 [95% CI] | -1,4 [-4,6; -1,8] | |
*p < 0,0001 (nieskorygowany, dwustronny) dla przewagi.
1 Oszacowano przy użyciu modelu ANCOVA z zastosowaniem wielokrotnych imputacji w oparciu
o wszystkie dane, niezależnie od przerwania leczenia randomizowanego lub rozpoczęcia stosowania innego produktu leczniczego przeciw otyłości lub operacji bariatrycznej.
2 W trakcie badania leczenie w zrandomizowanych grupach zostało przerwane na stałe przez 18% pacjentów zrandomizowanych do grupy przyjmującej doustny semaglutyd w dawce 25 mg i przez 25,5% pacjentów zrandomizowanych do grupy otrzymującej placebo. Zakładając, że wszyscy zrandomizowani pacjenci kontynuowaliby leczenie i nie stosowaliby innych dodatkowych metod leczenia otyłości, szacowane zmiany od randomizacji do tygodnia 64. w odniesieniu do masy ciała w oparciu o mieszany model powtórzonych pomiarów, obejmujący wszystkich obserwowanych pacjentów do czasu pierwszego przerwania leczenia, wynoszą odpowiednio -16,6% dla doustnego semaglutydu w dawce 25 mg i -2,8% dla placebo.
3 Oszacowano przy użyciu modelu regresji binarnej na podstawie takiej samej procedury imputacji co zastosowana w analizie głównej.
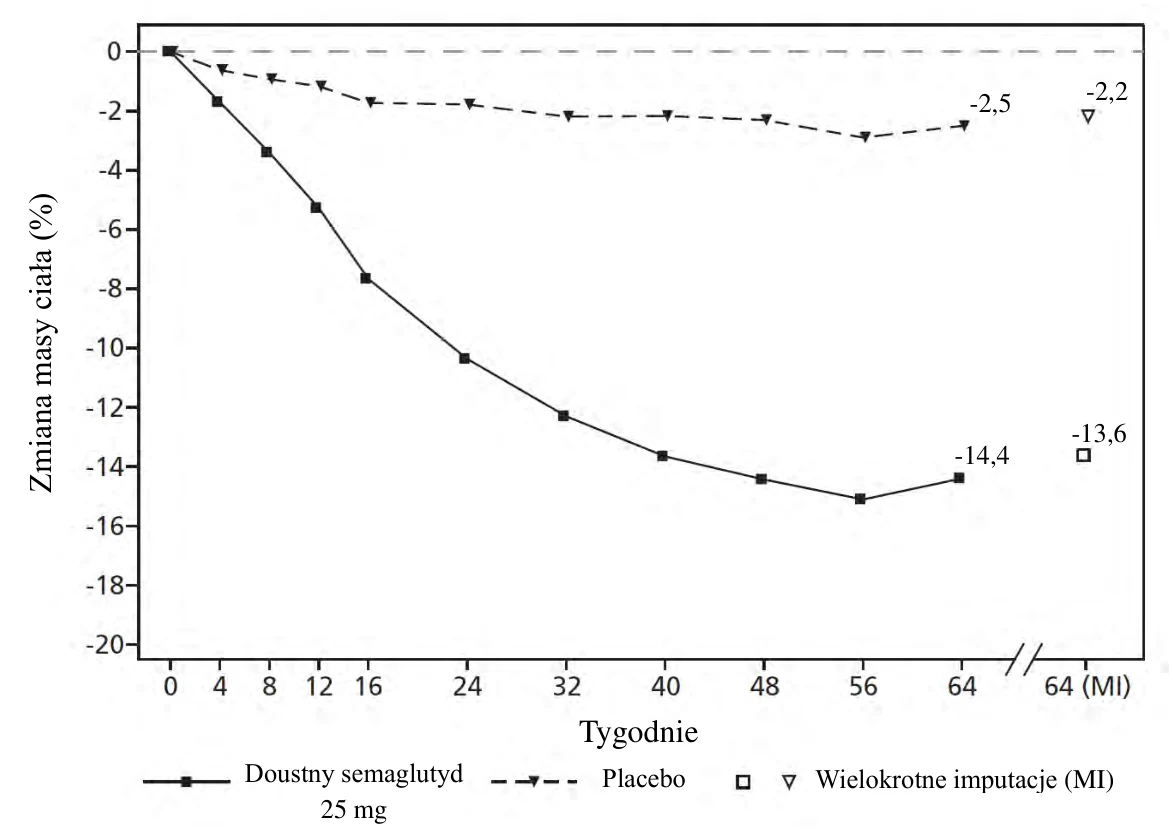
 Wartości obserwowane u pacjentów odbywających każdą wizytę planową i wartości oszacowane z zastosowaniem wielokrotnych imputacji (MI) w oparciu o dane uzyskane od pacjentów, którzy przerwali leczenie.
Rysunek 1 Badanie OASIS 4: Średnia zmiana masy ciała (%) od punktu wyjściowego do tygodnia 64.
Chociaż u niektórych pacjentów nie osiągnięto takiej samej ekspozycji na doustny semaglutyd w dawce 25 mg i podskórny semaglutyd w dawce 2,4 mg, dane z poniższych badań z zastosowaniem produktu w postaci podskórnej uznaje się za istotne dla produktu w postaci doustnej.
Badanie STEP 1: Kontrola masy ciała
W trwającym 68 tygodni badaniu prowadzonym metodą podwójnie ślepej próby 1961 pacjentów z otyłością (BMI ≥ 30 kg/m2) lub nadwagą (BMI ≥ 27 kg/m2 do < 30 kg/m2) i co najmniej jednym współistniejącym schorzeniem związanym z nieprawidłową masą ciała zostało zrandomizowanych do grup otrzymujących semaglutyd podawany podskórnie lub placebo. Wszyscy pacjenci stosowali niskokaloryczną dietę i utrzymywali zwiększoną aktywność fizyczną przez cały czas trwania badania.
Zmniejszenie masy ciała obserwowane było od początku przez cały czas trwania badania. W momencie zakończenia leczenia (tydzień 68.) zmniejszenie masy ciała było większe i klinicznie istotne w grupie przyjmującej produkt leczniczy w porównaniu z grupą otrzymującą placebo. Ponadto zmniejszenie masy ciała o ≥ 5%, ≥ 10%, ≥ 15% i ≥ 20% uzyskano u większego odsetka pacjentów przyjmujących semaglutyd w porównaniu z pacjentami otrzymującymi placebo
Badanie STEP 2: Kontrola masy ciała u pacjentów z cukrzycą typu 2
W trwającym 68 tygodni badaniu prowadzonym metodą podwójnie ślepej próby 1210 pacjentów z nadwagą lub otyłością (BMI ≥ 27 kg/m2) oraz cukrzycą typu 2 zostało zrandomizowanych do grup otrzymujących semaglutyd w dawce 2,4 mg, semaglutyd w dawce 1 mg raz na tydzień lub placebo. U pacjentów włączonych do badania cukrzyca nie była dostatecznie dobrze kontrolowana (HbA1c 7–10%); stosowano u nich albo tylko dietę i ćwiczenia fizyczne, albo 1-3 doustne przeciwcukrzycowe produkty lecznicze. Wszyscy pacjenci stosowali niskokaloryczną dietę i utrzymywali zwiększoną aktywność fizyczną przez cały czas trwania badania.
Leczenie semaglutydem przez okres 68 tygodni skutkowało osiągnięciem większego i istotnego klinicznie zmniejszenia masy ciała i stężenia HbA1c w porównaniu z placebo.
Badanie STEP 3: Kontrola masy ciała za pomocą intensywnego leczenia behawioralnego W trwającym 68 tygodni badaniu prowadzonym metodą podwójnie ślepej próby 611 pacjentów z otyłością (BMI ≥ 30 kg/m2) lub nadwagą (BMI ≥ 27 kg/m2 do < 30 kg/m2) i co najmniej jednym współistniejącym schorzeniem związanym z nieprawidłową masą ciała zostało zrandomizowanych do grup otrzymujących semaglutyd podawany podskórnie lub placebo. W trakcie badania wszyscy pacjenci byli poddawani intensywnej terapii behawioralnej (IBT), obejmującej bardzo restrykcyjną dietę, zwiększoną aktywność fizyczną i poradnictwo behawioralne.
Leczenie semaglutydem wraz z IBT przez okres 68 tygodni skutkowało osiągnięciem większego i klinicznie istotnego zmniejszenia masy ciała w porównaniu z placebo.
Badanie STEP 4: Utrzymanie kontroli masy ciała
W trwającym 68 tygodni badaniu prowadzonym metodą podwójnie ślepej próby wzięło udział 902 pacjentów z otyłością (BMI ≥ 30 kg/m2) lub nadwagą (BMI ≥ 27 kg/m2 do < 30 kg/m2) i co najmniej jednym współistniejącym schorzeniem związanym z nieprawidłową masą ciała. Wszyscy pacjenci stosowali niskokaloryczną dietę i utrzymywali zwiększoną aktywność fizyczną przez cały czas trwania badania. Od tygodnia 0 do tygodnia 20. wszyscy pacjenci przyjmowali semaglutyd podawany podskórnie (okres wprowadzający). W tygodniu 20. (punkt wyjściowy) pacjenci, którzy osiągnęli dawkę podtrzymującą semaglutydu podawanego podskórnie w dawce 2,4 mg zostali zrandomizowani do grupy kontynuującej leczenie lub do grupy otrzymującej placebo.
Pacjenci, którzy osiągnęli dawkę podtrzymującą 2,4 mg w tygodniu 20. (punkt wyjściowy) i kontynuowali leczenie semaglutydem przez 48 tygodni (tygodnie 20–68), kontynuowali zmniejszenie masy ciała i uzyskali większe i istotne klinicznie zmniejszenie masy ciała w porównaniu z pacjentami, którzy zmienili produkt leczniczy na placebo.
Poprawa sprawności fizycznej
Leczenie doustnym semaglutydem prowadziło do statystycznie istotnej poprawy wyników oceny sprawności fizycznej a także u większej liczby pacjentów doustny semaglutyd spowodował klinicznie istotną poprawę w porównaniu z placebo. Sprawność fizyczną oceniano za pomocą opracowanego specjalnie odnośnie otyłości kwestionariusza oceny wpływu masy ciała na jakość życia - wersja skrócona dla badań klinicznych (IWQOL-Lite-CT).
Ocena parametrów układu sercowo-naczyniowego
SELECT: Badanie oceniające wpływ na zdarzenia sercowo-naczyniowe u pacjentów z nadwagą lub otyłością
Nie przeprowadzono badań oceniających wpływ stosowania doustnego semaglutydu w dawce 25 mg na zdarzenia sercowo-naczyniowe u pacjentów z rozpoznaną chorobą sercowo-naczyniową oraz BMI ≥ 27 kg/m2.
SELECT to randomizowane, prowadzone metodą podwójnie ślepej próby i kontrolowane za pomocą placebo badanie, zależne od wystąpienia zdarzeń, w którym udział wzięło 17 604 pacjentów z rozpoznaną chorobą sercowo-naczyniową oraz BMI ≥ 27 kg/m2. Pacjenci zostali przydzieleni losowo do grupy otrzymującej semaglutyd podawany podskórnie w dawce 2,4 mg (N=8803) lub do grupy otrzymującej placebo (N=8801), jako uzupełnienie ich standardowego leczenia. Mediana czasu w badaniu wynosiła 41,8 miesięcy.
Badana populacja składała się z kobiet oraz mężczyzn, ze średnią wieku 61,6 lat. Średnia wartość BMI wynosiła 33,3 kg/m2, a średnia masa ciała 96,7 kg. Pacjenci z cukrzycą typu 1 i typu 2 w wywiadzie byli wyłączeni z badania.
Pierwszorzędowy punkt końcowy określono jako czas od randomizacji do pierwszego wystąpienia poważnego niepożądanego zdarzenia sercowo-naczyniowego (ang. major adverse cardiovascular event, MACE), zdefiniowanego jako złożony punkt końcowy składający się ze zgonu z przyczyn sercowo-naczyniowych (włączając zgon z przyczyn nieokreślonych), niezakończonego zgonem zawału serca oraz niezakończonego zgonem udaru mózgu.
Większa skuteczność semaglutydu podawanego podskórnie w dawce 2,4 mg w porównaniu do placebo dotycząca MACE została potwierdzona współczynnikiem ryzyka wynoszącym 0,80 [0,72; 0,90][95% CI], co odpowiada względnemu zmniejszeniu ryzyka MACE o 20%. Na działanie semaglutydu podawanego podskórnie w dawce 2,4 mg zmniejszające MACE nie miał wpływu wiek, płeć, rasa, pochodzenie etniczne, wyjściowa wartość BMI ani stopień niewydolności nerek.
5.2 Właściwości farmakokinetyczne
Wchłanianie
Semaglutyd podawany doustnie charakteryzuje mała całkowita dostępność biologiczna i zmienne wchłanianie. Codzienne podawanie zgodnie z zalecanym dawkowaniem w połączeniu z długim okresem półtrwania zmniejsza dobowe wahania ekspozycji.
Właściwości farmakokinetyczne semaglutydu podawanego doustnie zostały scharakteryzowane u osób zdrowych i pacjentów z nadwagą i otyłością z wykorzystaniem populacyjnego modelowania farmakokinetyki. Maksymalne stężenie semaglutydu w osoczu występuje po około godzinie od doustnego podania dawki. Okres półtrwania semaglutydu wynosi około 1 tydzień, co wskazuje, że stabilne stężenie osiągane jest po 4-5 tygodniach doustnego podawania leku raz na dobę. Średnie przewidywane stężenie wynosiło 77 nmol/l, przy czym u 90% osób otrzymujących semaglutyd w dawce 25 mg średnie stężenie wynosiło pomiędzy 27 a 186 nmol/l.
Stężenia w stanie równowagi zwiększały się w przybliżeniu w sposób proporcjonalny do dawki, aż do dawki 25 mg raz na dobę. Całkowitą zmienność wewnątrz- i międzyosobniczą w zakresie wartości AUC po podaniu doustnego semaglutydu oszacowano na 166% po podaniu pojedynczej dawki. W warunkach stanu równowagi zmienność AUC ulega zmniejszeniu wskutek regularnego, codziennego przyjmowania leku oraz długiego okresu półtrwania semaglutydu, co przekłada się na całkowitą zmienność rzędu 68% (33% stanowi zmienność wewnątrzosobnicza).
Na podstawie danych z badań in vitro ustalono, że sól sodowa kwasu salkaprozowego ułatwia wchłanianie semaglutydu. Semaglutyd wchłania się głównie w żołądku.
Szacowana biodostępność semaglutydu po podaniu doustnym wynosi około 1-2%.
Wchłanianie semaglutydu podawanego doustnie zmniejsza się, jeśli zostanie przyjęty wraz z posiłkiem lub dużą ilością wody. Badano różne schematy dawkowania semaglutydu. Badania wykazały, że wydłużenie czasu pozostawania na czczo przed i po przyjęciu dawki powoduje zwiększenie wchłaniania.
Dystrybucja
Szacowana bezwzględna objętość dystrybucji semaglutydu u pacjentów z nadwagą lub otyłością wynosi około 8,9 l. Semaglutyd w znacznym stopniu wiąże się z białkami osocza (> 99%).
Metabolizm/biotransformacja
Przed wydaleniem, semaglutyd jest intensywnie metabolizowany na drodze proteolitycznego rozkładu szkieletu peptydowego z następczą beta-oksydacją łańcucha bocznego kwasu tłuszczowego. Jednym z aktywnych enzymów biorących udział w metabolizmie semaglutydu jest enzym obojętna endopeptydaza (NEP).
Eliminacja
Semaglutyd jest wydalany głównie z moczem i kałem. Około 3% wchłoniętej dawki jest wydalane z moczem jako semaglutyd w formie niezmienionej.
Całkowity klirens semaglutydu u pacjentów z nadwagą (BMI ≥ 27 kg/m2 do < 30 kg/m2) lub z otyłością (BMI ≥ 30 kg/m2) wynosi około 0,04 l/h. Przy okresie półtrwania w fazie eliminacji wynoszącym w przybliżeniu 1 tydzień, semaglutyd powinien pozostawać w krążeniu przez około 7 tygodni po podaniu ostatniej doustnej dawki (tabletki).
Szczególne grupy pacjentów
Osoby w podeszłym wieku
Na podstawie danych z badań fazy III z udziałem pacjentów w wieku 18-92 lata, wiek pacjentów nie miał wpływu na farmakokinetykę semaglutydu.
Płeć, rasa i pochodzenie etniczne
Na podstawie danych z badań fazy IIIa płeć, rasa (przedstawiciele rasy białej, czarnej, afroamerykańskiej lub azjatyckiej) i pochodzenie etniczne (Hiszpanie, Latynosi, osoby pochodzenia innego niż hiszpańskie i latynoskie) nie miały wpływu na farmakokinetykę semaglutydu.
Masa ciała
Masa ciała ma wpływ na ekspozycję na semaglutyd. Większa masa ciała powoduje zmniejszenie ekspozycji; 20-procentowa różnica masy między poszczególnymi osobami powoduje około 18-procentową różnicę w zakresie ekspozycji na podstawie danych dotyczących semaglutydu podawanego doustnie. W badaniach klinicznych, doustne i podskórne podanie semaglutydu zapewniły odpowiednią ekspozycję ogólnoustrojową u pacjentów z masą ciała w zakresie od 54,4 do 245,6 kg.
Zaburzenia czynności nerek
Zaburzenia czynności nerek nie miały istotnego klinicznie wpływu na farmakokinetykę semaglutydu. Zostało to wykazane w badaniu, w którym semaglutyd był podawany doustnie, raz na dobę przez 10 kolejnych dni pacjentom z różnym stopniem zaburzenia czynności nerek (pacjentom z łagodnymi, umiarkowanymi lub ciężkimi zaburzeniami czynności nerek oraz pacjentom dializowanym) w porównaniu z pacjentami z prawidłową czynnością nerek. Wykazano to również w przypadku pacjentów z nadwagą (BMI ≥ 27 kg/m2 do < 30 kg/m2) lub otyłością (BMI ≥ 30 kg/m2) i łagodnym do umiarkowanego zaburzeniem czynności nerek w oparciu o dane z badań fazy III.
Zaburzenia czynności wątroby
Zaburzenia czynności wątroby nie miały żadnego wpływu na ekspozycję na semaglutyd. Farmakokinetykę semaglutydu oceniano u pacjentów z różnym stopniem zaburzenia czynności wątroby (z łagodnymi, umiarkowanymi lub ciężkimi zaburzeniami czynności wątroby) w porównaniu z pacjentami z prawidłową czynnością wątroby w badaniu, w którym semaglutyd był podawany doustnie, raz na dobę przez 10 kolejnych dni.
Choroby górnego odcinka przewodu pokarmowego
Choroby górnego odcinka przewodu pokarmowego [zapalenie żołądka i (lub) refluks żołądkowo przełykowy] nie miały istotnego klinicznie wpływu na farmakokinetykę semaglutydu podawanego doustnie. Właściwości farmakokinetyczne oceniono u pacjentów z cukrzycą typu 2 i chorobami górnego odcinka przewodu pokarmowego lub bez nich, po doustnym podaniu semaglutydu raz na dobę przez 10 kolejnych dni. Takie same wnioski wyciągnięto na podstawie danych uzyskanych z badań fazy III dotyczących pacjentów z cukrzycą typu 2 i chorobami górnego odcinka przewodu pokarmowego.
Immunogenność
Do rozwoju przeciwciał przeciwko semaglutydowi u pacjentów leczonych semaglutydem dochodziło rzadko (patrz punkt 4.8) i raczej nie miało wpływu na farmakokinetykę semaglutydu.
Dzieci i młodzież
Nie badano bezpieczeństwa i skuteczności semaglutydu podawanego doustnie u dzieci i młodzieży w wieku poniżej 18 lat.
5.3 Przedkliniczne dane o bezpieczeństwie
Dane niekliniczne, wynikające z konwencjonalnych badań farmakologicznych dotyczących bezpieczeństwa, badań toksyczności po podaniu wielokrotnym lub genotoksyczności, nie ujawniają szczególnego zagrożenia dla człowieka.
Efektem działania produktów leczniczych z grupy agonistów receptora GLP-1 u gryzoni są niestanowiące zagrożenia dla życia guzy tarczycy wywodzące się z komórek C. W trwających dwa lata badaniach nad rakotwórczością u szczurów i myszy semaglutyd w dawkach powodujących istotną klinicznie ekspozycję wywoływał guzy tarczycy wywodzące się z komórek C. Nie obserwowano występowania żadnych innych guzów związanych z tym leczeniem. Guzy wywodzące się z komórek C u gryzoni są wynikiem niegenotoksycznego, swoistego mechanizmu, w którym pośredniczy receptor GLP-1, na który gryzonie są szczególnie wrażliwe. Znaczenie tego mechanizmu u ludzi uznaje się za niewielkie, lecz nie można wykluczyć go całkowicie.
W badaniach płodności u szczurów semaglutyd nie wpływał na reprodukcyjność ani płodność samców. U samic przy dawkach powodujących zmniejszenie masy ciała matki stwierdzano wydłużenie cyklu oraz niewielkie skrócenie fazy ciałka żółtego (owulacji).
W badaniach dotyczących rozwoju zarodkowo-płodowego szczurów semaglutyd wykazywał działanie embriotoksyczne przy ekspozycji mniejszej niż ekspozycja istotna klinicznie. Semaglutyd powodował znaczne zmniejszenie masy ciała matki oraz zmniejszenie przeżywalności i wzrostu zarodków. U płodów obserwowano ciężkie deformacje szkieletowe i trzewne, w tym wpływ na kości długie, żebra, kręgi, ogon, naczynia krwionośne i komory mózgu. Wyniki oceny mechanistycznej wskazują, że mechanizm embriotoksyczności obejmował zachodzące za pośrednictwem receptorów GLP-1 zaburzenie podaży substancji odżywczych do zarodka poprzez szczurzy pęcherzyk żółtkowy. Ze względu na różnice w anatomii i czynności pęcherzyka żółtkowego między poszczególnymi gatunkami oraz ze względu na brak ekspresji receptora GLP-1 w pęcherzyku żółtkowym u naczelnych innych niż ludzie, uznaje się za mało prawdopodobne, że opisywany mechanizm może mieć znaczenie u ludzi. Jednakże nie można wykluczyć bezpośredniego wpływu semaglutydu na płód.
W badaniach dotyczących toksycznego wpływu semaglutydu na rozwój królików i makaków (ang. cynomolgus monkeys) stwierdzono zwiększony odsetek poronień i nieznacznie zwiększoną częstość nieprawidłowości rozwoju płodu przy klinicznie istotnej ekspozycji na semaglutyd. Obserwacje te były zbieżne ze znacznym zmniejszeniem masy ciała matki, wynoszącym do 16%. Nie wiadomo, czy obserwowane skutki miały związek ze zmniejszonym spożyciem pokarmów przez matkę poprzez bezpośredni wpływ GLP-1.
Dokonano oceny wzrostu i rozwoju pourodzeniowego makaków. Stwierdzono nieznacznie mniejsze rozmiary potomstwa przy urodzeniu, jednak w okresie karmienia piersią różnice ulegały zatarciu.
U młodych szczurów semaglutyd powodował opóźnienie dojrzewania płciowego zarówno samców, jak i samic. Obserwowane opóźnienia nie miały wpływu na płodność i zdolność do reprodukcji żadnej z płci, ani na zdolność utrzymania ciąży u samic.
6. DANE FARMACEUTYCZNE
6.1 Wykaz substancji pomocniczych
Sól sodowa kwasu salkaprozowego
Magnezu stearynian
6.2 Niezgodności farmaceutyczne
Nie dotyczy.
6.3 Okres ważności
3 lata.
6.4 Specjalne środki ostrożności podczas przechowywania
Przechowywać w oryginalnym opakowaniu w celu ochrony przed światłem i wilgocią. Brak specjalnych zaleceń dotyczących temperatury przechowywania produktu leczniczego.
6.5 Rodzaj i zawartość opakowania
Blistry z folii aluminiowej (Aluminium/Aluminium) zawierające 10 tabletek. Wielkości opakowań: 10, 30 i 90 tabletek.
Nie wszystkie wielkości opakowań muszą znajdować się w obrocie.
6.6 Specjalne środki ostrożności dotyczące usuwania
Wszelkie niewykorzystane resztki produktu leczniczego lub jego odpady należy usunąć zgodnie z lokalnymi przepisami.
7. PODMIOT ODPOWIEDZIALNY POSIADAJĄCY POZWOLENIE NA DOPUSZCZENIE DO OBROTU
Novo Nordisk A/S
Novo Allé
DK-2880 Bagsværd
Dania
8. NUMERY POZWOLEŃ NA DOPUSZCZENIE DO OBROTU
EU/1/21/1608/013
EU/1/21/1608/014
EU/1/21/1608/015
EU/1/21/1608/016
EU/1/21/1608/017
EU/1/21/1608/018
EU/1/21/1608/019
EU/1/21/1608/020
EU/1/21/1608/021
EU/1/21/1608/022
EU/1/21/1608/023
EU/1/21/1608/024
9. DATA WYDANIA PIERWSZEGO POZWOLENIA NA DOPUSZCZENIE DO OBROTU
I DATA PRZEDŁUŻENIA POZWOLENIA
Data wydania pierwszego pozwolenia na dopuszczenie do obrotu: 06 stycznia 2022 Data ostatniego przedłużenia pozwolenia: 21 września 2026
10. DATA ZATWIERDZENIA LUB CZĘŚCIOWEJ ZMIANY TEKSTU
CHARAKTERYSTYKI PRODUKTU LECZNICZEGO
Szczegółowe informacje o tym produkcie leczniczym są dostępne na stronie internetowej Europejskiej Agencji Leków https://www.ema.europa.eu.
Więcej informacji o leku Wegovy