


Charakterystyka produktu leczniczego - Rybelsus
Rybelsus 1,5 mg tabletkiRybelsus 4 mg tabletkiRybelsus 9 mg tabletki
1. NAZWA PRODUKTU LECZNICZEGO
Rybelsus 1,5 mg tabletki
Rybelsus 4 mg tabletki
Rybelsus 9 mg tabletki
Rybelsus 25 mg tabletki
Rybelsus 50 mg tabletki
2. SKŁAD JAKOŚCIOWY I ILOŚCIOWY
Rybelsus 1,5 mg tabletki
Każda tabletka zawiera 1,5 mg semaglutydu*.
Rybelsus 4 mg tabletki
Każda tabletka zawiera 4 mg semaglutydu*.
Rybelsus 9 mg tabletki
Każda tabletka zawiera 9 mg semaglutydu*.
Rybelsus 25 mg tabletki
Każda tabletka zawiera 25 mg semaglutydu*.
Rybelsus 50 mg tabletki
Każda tabletka zawiera 50 mg semaglutydu*.
*analog ludzkiego glukagonopodobnego peptydu-1 (GLP-1) otrzymywany w komórkach Saccharomyces cerevisiae metodą rekombinacji DNA.
Pełny wykaz substancji pomocniczych, patrz punkt 6.1.
3. POSTAĆ FARMACEUTYCZNA
Tabletka
Rybelsus 1,5 mg tabletki
Biała lub jasnożółta, okrągła tabletka (o średnicy 6,5 mm) z wytłoczoną cyfrą „1.5” na jednej stronie i napisem „novo” na drugiej stronie.
Rybelsus 4 mg tabletki
Biała lub jasnożółta, okrągła tabletka (o średnicy 6,5 mm) z wytłoczoną cyfrą „4” na jednej stronie i napisem „novo” na drugiej stronie.
Rybelsus 9 mg tabletki
Biała lub jasnożółta, okrągła tabletka (o średnicy 6,5 mm) z wytłoczoną cyfrą „9” na jednej stronie i napisem „novo” na drugiej stronie.
Rybelsus 25 mg tabletki
Biała lub jasnożółta, owalna tabletka (6,8 mm x 12 mm), z wytłoczoną liczbą „25” na jednej stronie i napisem „novo” na drugiej stronie.
Rybelsus 50 mg tabletki
Biała lub jasnożółta, owalna tabletka (6,8 mm x 12 mm), z wytłoczoną liczbą „50” na jednej stronie i napisem „novo” na drugiej stronie.
4. SZCZEGÓŁOWE DANE KLINICZNE
4.1 Wskazania do stosowania
Produkt leczniczy Rybelsus jest wskazany do stosowania u dorosłych z niedostatecznie kontrolowaną cukrzycą typu 2 w celu poprawy kontroli glikemii, łącznie z odpowiednią dietą i wysiłkiem fizycznym:
- w monoterapii, u pacjentów, u których stosowanie metforminy jest niewskazane;
- w skojarzeniu z innymi produktami leczniczymi stosowanymi w leczeniu cukrzycy.
Wyniki badań uwzględniające leczenie skojarzone, wpływ na kontrolę glikemii, zdarzenia sercowo-naczyniowe oraz badane populacje, patrz punkty 4.4, 4.5 oraz 5.1.
4.2 Dawkowanie i sposób podawania
Dawkowanie
Dawka początkowa semaglutydu wynosi 1,5 mg raz na dobę, przez jeden miesiąc. Po jednym miesiącu dawkę należy zwiększyć do dawki podtrzymującej wynoszącej 4 mg raz na dobę. Jeśli to konieczne, po co najmniej jednym miesiącu przyjmowania danej dawki, dawkę można zwiększyć do kolejnej większej dawki. Zalecane pojedyncze dawki podtrzymujące wynoszą 4 mg, 9 mg, 25 mg i 50 mg na dobę.
Maksymalna zalecana pojedyncza dawka semaglutydu wynosi 50 mg na dobę. Produkt leczniczy Rybelsus powinien być zawsze stosowany jako jedna tabletka przyjmowana raz na dobę. Nie należy przyjmować więcej niż jednej tabletki dziennie w celu osiągnięcia działania dawki większej.
Zmiana leczenia semaglutydem z podawanego podskórnie na podawany doustnie Ze względu na większą zmienność farmakokinetyczną semaglutydu podawanego doustnie w zakresie wchłaniania w porównaniu z semaglutydem podawanym podskórnie, nie można jednoznacznie przewidzieć, jaki będzie rezultat zmiany leczenia pomiędzy podawaniem semaglutydu doustnie a podskórnie.
U pacjentów leczonych semaglutydem podawanym podskórnie w dawce 0,5 mg raz na tydzień można zastosować zmianę leczenia na semaglutyd podawany doustnie w dawce 4 mg lub 9 mg raz na dobę. U pacjentów leczonych semaglutydem podawanym podskórnie w dawce 1 mg raz na tydzień można zastosować zmianę leczenia na semaglutyd podawany doustnie w dawce 9 mg lub 25 mg raz na dobę. U pacjentów leczonych semaglutydem podawanym podskórnie w dawce 2 mg raz na tydzień można zastosować zmianę leczenia na semaglutyd podawany doustnie w dawce 25 mg lub 50 mg raz na dobę.
Leczenie semaglutydem podawanym doustnie (Rybelsus) może zostać rozpoczęte przez pacjentów po upływie jednego tygodnia po wstrzyknięciu ostatniej dawki semaglutydu podawanego podskórnie.
W przypadku stosowania semaglutydu w skojarzeniu z metforminą i (lub) inhibitorem kotransportera sodowo-glukozowego 2 (SGLT2i) lub tiazolidynodionem dotychczasowe dawki metforminy i (lub) SGLT2i lub tiazolidynodionu mogą pozostać niezmienione.
W przypadku stosowania semaglutydu w skojarzeniu z pochodną sulfonylomocznika lub insuliną, należy rozważyć zmniejszenie dawki pochodnej sulfonylomocznika lub insuliny w celu zmniejszenia ryzyka hipoglikemii (patrz punkty 4.4 i 4.8).
Samodzielne monitorowanie stężenia glukozy we krwi nie jest konieczne w celu dostosowania dawki semaglutydu. Samodzielne monitorowanie stężenia glukozy we krwi jest konieczne w celu dostosowania dawki pochodnej sulfonylomocznika i insuliny, zwłaszcza gdy rozpoczęto leczenie semaglutydem i zmniejszono dawkę insuliny. Zalecane jest stopniowe zmniejszanie dawki insuliny.
Pominięta dawka
W razie pominięcia dawki nie należy przyjmować pominiętej dawki, a kolejną dawkę należy przyjąć następnego dnia.
Osoby w podeszłym wieku
Nie ma konieczności dostosowywania dawki w związku z wiekiem pacjenta.
Zaburzenia czynności nerek
Nie ma konieczności dostosowywania dawki u pacjentów z łagodnymi, umiarkowanymi lub ciężkimi zaburzeniami czynności nerek. Doświadczenie w stosowaniu semaglutydu u pacjentów z chorobą nerek w stadium końcowym jest ograniczone. Leczenie tych pacjentów semaglutydem podawanym doustnie wymaga zachowania ostrożności (patrz punkt 5.2).
Zaburzenia czynności wątroby
Nie ma konieczności dostosowywania dawki u pacjentów z zaburzeniami czynności wątroby. Doświadczenie w stosowaniu semaglutydu u pacjentów z ciężkimi zaburzeniami czynności wątroby jest ograniczone. Leczenie tych pacjentów semaglutydem wymaga zachowania ostrożności (patrz punkt 5.2).
Dzieci i młodzież
Nie określono bezpieczeństwa stosowania ani skuteczności produktu leczniczego Rybelsus u dzieci i młodzieży w wieku poniżej 18 lat. Dane nie są dostępne.
Sposób podawania
Produkt leczniczy Rybelsus ma postać tabletek do stosowania doustnego raz na dobę.
- Ten produkt leczniczy należy przyjmować na pusty żołądek po zalecanym okresie postu trwającym co najmniej 8 godzin (patrz punkt 5.2).
- Tabletkę należy połknąć w całości, popijając niewielką ilością wody (połowa szklanki wody, co odpowiada 120 ml). Tabletek nie należy dzielić, zgniatać ani żuć, ponieważ nie wiadomo czy wpływa to na wchłanianie semaglutydu.
- Pacjenci powinni odczekać co najmniej 30 minut przed posiłkiem, napojem lub przed przyjęciem innych doustnych produktów leczniczych. Skrócenie tego czasu poniżej 30 minut spowoduje zmniejszenie wchłaniania semaglutydu (patrz punkty 4.5 i 5.2).
4.3 Przeciwwskazania
Nadwrażliwość na substancję czynną lub na którąkolwiek substancję pomocniczą wymienioną w punkcie 6.1.
4.4 Specjalne ostrzeżenia i środki ostrożności dotyczące stosowania
Identyfikowalność
W celu poprawienia identyfikowalności biologicznych produktów leczniczych należy czytelnie zapisać nazwę i numer serii podawanego produktu.
Ogólne
Semaglutydu nie należy stosować w leczeniu cukrzycowej kwasicy ketonowej. U pacjentów zależnych od insuliny zgłaszano występowanie cukrzycowej kwasicy ketonowej w wyniku gwałtownego przerwania podawania lub zmniejszenia dawki insuliny po rozpoczęciu leczenia agonistą receptora GLP-1 (patrz punkt 4.2).
Nie ma doświadczenia w leczeniu pacjentów z zastoinową niewydolnością serca klasy IV według NYHA (New York Heart Association), dlatego nie zaleca się stosowania semaglutydu w tej grupie pacjentów.
Nie ma doświadczenia w leczeniu semaglutydem pacjentów po operacji bariatrycznej.
Zachłyśnięcie podczas stosowania znieczulenia ogólnego lub głębokiej sedacji
U pacjentów poddanych znieczuleniu ogólnemu lub głębokiej sedacji i przyjmujących agonistów receptora GLP-1 występowały przypadki zachłystowego zapalenia płuc. Dlatego przed procedurą znieczulenia ogólnego lub głębokiej sedacji należy wziąć pod uwagę zwiększone ryzyko występowania zawartości resztkowej w żołądku spowodowane opóźnionym opróżnianiem żołądka (patrz punkt 4.8).
Działanie na układ pokarmowy i ryzyko odwodnienia
Stosowanie agonistów receptora GLP-1 może wiązać się z działaniami niepożądanymi ze strony układu pokarmowego. Należy mieć to na uwadze podczas leczenia pacjentów z zaburzeniami czynności nerek, ponieważ nudności, wymioty i biegunka mogą spowodować odwodnienie, które w rzadkich przypadkach może prowadzić do pogorszenia czynności nerek (patrz punkt 4.8). Należy poinformować pacjentów przyjmujących semaglutyd o możliwym ryzyku odwodnienia w związku z działaniami niepożądanymi ze strony układu pokarmowego, aby podjęli odpowiednie działania zapobiegające odwodnieniu.
Ostre zapalenie trzustki
Podczas stosowania agonistów receptora GLP-1 zaobserwowano występowanie ostrego zapalenia trzustki. Pacjentów należy poinformować o charakterystycznych objawach ostrego zapalenia trzustki. W przypadku podejrzenia zapalenia trzustki należy zaprzestać stosowania semaglutydu; po potwierdzeniu zapalenia trzustki leczenie semaglutydem nie powinno być wznawiane.
Hipoglikemia
U pacjentów leczonych semaglutydem w skojarzeniu z pochodną sulfonylomocznika lub insuliną może wystąpić zwiększone ryzyko hipoglikemii (patrz punkt 4.8). Ryzyko hipoglikemii można zmniejszyć, obniżając dawkę pochodnej sulfonylomocznika lub insuliny podczas rozpoczynania leczenia semaglutydem (patrz punkt 4.2).
Retinopatia cukrzycowa
U pacjentów z retinopatią cukrzycową leczonych insuliną i semaglutydem podawanym podskórnie, zaobserwowano zwiększone ryzyko wystąpienia powikłań wynikających z retinopatii cukrzycowej. Ryzyka tego nie można wykluczyć w przypadku semaglutydu podawanego doustnie (patrz punkt 4.8). Podczas stosowania semaglutydu u pacjentów z retinopatią cukrzycową należy zachować ostrożność. Takich pacjentów należy ściśle monitorować i prowadzić leczenie zgodnie z wytycznymi klinicznymi. Nagła poprawa kontroli glikemii jest związana z czasowym nasileniem retinopatii cukrzycowej, ale nie można wykluczyć innych mechanizmów. Długotrwała kontrola glikemii zmniejsza ryzyko retinopatii cukrzycowej.
Nie ma doświadczenia w leczeniu semaglutydem podawanym doustnie w dawkach 25 mg i 50 mg pacjentów z cukrzycą typu 2 z niekontrolowaną lub potencjalnie niestabilną retinopatią cukrzycową.
Nietętnicza przednia niedokrwienna neuropatia nerwu wzrokowego (ang. Non-arteritic anterior ischaemic optic neuropathy, NAION)
Dane z badań epidemiologicznych wskazują na zwiększone ryzyko wystąpienia nietętniczej przedniej niedokrwiennej neuropatii nerwu wzrokowego (NAION) podczas stosowania semaglutydu. Nie określono przedziału czasowego, w którym może rozwinąć się NAION po rozpoczęciu leczenia. Nagła utrata widzenia wymaga badania okulistycznego, a w przypadku potwierdzenia NAION, zaprzestania stosowania semaglutydu (patrz punkt 4.8).
Pacjenci z gastroparezą
U pacjentów z gastroparezą leczonych semaglutydem mogą wystąpić działania niepożądane ze strony układu pokarmowego o zwiększonej ciężkości lub nasileniu. Należy zachować ostrożność podczas stosowania semaglutydu w tej grupie pacjentów, a w przypadku ciężkiej gastroparezy stosowanie semaglutydu nie jest zalecane (patrz punkt 4.8).
Odpowiedź na leczenie
W celu uzyskania optymalnego działania semaglutydu zaleca się przestrzeganie schematu dawkowania. Jeśli odpowiedź na leczenie semaglutydem jest mniejsza niż oczekiwano, należy zwrócić uwagę na to, że wchłanianie semaglutydu jest bardzo zmienne i może być bardzo małe (u 2 - 4% pacjentów brak ekspozycji); podobnie całkowita biodostępność semaglutydu jest mała.
Zawartość sodu
1,5 mg, 4 mg i 9 mg tabletki: Ten produkt leczniczy zawiera mniej niż 1 mmol sodu (23 mg) na tabletkę, to znaczy, że produkt leczniczy uznaje się za ”wolny od sodu”.
25 mg i 50 mg tabletki: Ten produkt leczniczy zawiera 23 mg sodu na tabletkę, co odpowiada 1% zalecanej przez WHO maksymalnej 2 g dobowej dawki sodu u osób dorosłych.
4.5 Interakcje z innymi produktami leczniczymi i inne rodzaje interakcji
Semaglutyd opóźnia opróżnianie żołądka, co może wpłynąć na wchłanianie innych doustnych produktów leczniczych.
Wpływ semaglutydu na inne produkty lecznicze
Tyroksyna
Po podaniu pojedynczej dawki lewotyroksyny całkowita ekspozycja (pole pod krzywą; ang. area under the curve, AUC) na tyroksynę (skorygowana z uwzględnieniem poziomów endogennych) wzrosła o 33%. Maksymalna ekspozycja (Cmax) pozostała niezmieniona. Podczas jednoczesnego leczenia pacjentów semaglutydem i lewotyroksyną należy rozważyć monitorowanie czynności tarczycy.
Warfaryna i inne pochodne kumaryny
Semaglutyd nie zmienił wartości AUC ani Cmax R-warfaryny i S-warfaryny po podaniu pojedynczej dawki warfaryny, również działanie farmakodynamiczne warfaryny zmierzone z zastosowaniem międzynarodowego współczynnika znormalizowanego (ang. international normalised ratio, INR) nie zmieniło się w sposób klinicznie istotny. Odnotowano jednak przypadki obniżenia współczynnika INR podczas jednoczesnego stosowania acenokumarolu i semaglutydu. Po rozpoczęciu leczenia semaglutydem u pacjentów przyjmujących warfarynę lub inne pochodne kumaryny zaleca się częstsze monitorowanie INR.
Rozuwastatyna
Wartość AUC rozuwastatyny w przypadku jednoczesnego podawania z semaglutydem zwiększyła się
o 41% [90% CI: 24;60]. Ze względu na szeroki indeks terapeutyczny rozuwastatyny zmienność ekspozycji jest uznawana za nieistotną klinicznie.
Digoksyna, doustne środki antykoncepcyjne, metformina, furosemid
Nie zaobserwowano klinicznie istotnej zmiany wartości AUC ani Cmax digoksyny, doustnych środków antykoncepcyjnych (zawierających etynyloestradiol i lewonorgestrel), metforminy ani furosemidu w przypadku jednoczesnego podawania z semaglutydem.
Nie oceniono interakcji z produktami leczniczymi o bardzo małej biodostępności (1%).
Wpływ innych produktów leczniczych na semaglutyd
Omeprazol
Nie zaobserwowano klinicznie istotnej zmiany wartości AUC ani Cmax semaglutydu w przypadku jednoczesnego przyjmowania z omeprazolem.
W badaniu dotyczącym farmakokinetyki semaglutydu podawanego jednocześnie z pięcioma innymi tabletkami wartość AUC semaglutydu zmniejszyła się o 34%, a wartość Cmax o 32%. Dane te sugerują, że obecność w żołądku wielu tabletek podanych jednocześnie z semaglutydem wpływa na jego wchłanianie. Po podaniu semaglutydu pacjenci powinni odczekać 30 minut przed przyjęciem innych doustnych produktów leczniczych (patrz punkt 4.2).
4.6 Wpływ na płodność, ciążę i laktację
Kobiety w wieku rozrodczym
Kobiety w wieku rozrodczym powinny stosować skuteczną antykoncepcję podczas leczenia semaglutydem.
Ciąża
Badania na zwierzętach wykazały szkodliwy wpływ na reprodukcję (patrz punkt 5.3). Dane dotyczące stosowania semaglutydu u kobiet w ciąży są ograniczone, dlatego semaglutydu nie należy stosować w okresie ciąży. Jeśli pacjentka planuje zajść w ciążę lub jest w ciąży, należy zaprzestać stosowania semaglutydu. Należy zaprzestać stosowania semaglutydu co najmniej 2 miesiące przed planowaną ciążą z uwagi na jego długi okres półtrwania (patrz punkt 5.2).
Karmienie piersią
Nie stwierdzono mierzalnych stężeń semaglutydu w mleku kobiet karmiących piersią. Sól sodowa kwasu salkaprozowego była obecna w mleku matki, a niektóre jej metabolity przenikały do mleka matki w małych stężeniach. Produkt leczniczy Rybelsus nie powinien być stosowany podczas karmienia piersią, gdyż nie można wykluczyć ryzyka dla dziecka karmionego piersią.
Płodność
Nie jest znany wpływ semaglutydu na płodność człowieka. Semaglutyd nie miał wpływu na płodność samców szczurów. U samic szczurów przy stosowaniu dawek powodujących zmniejszenie masy ciała matki stwierdzano wydłużenie cyklu jajeczkowania oraz niewielkie zmniejszenie liczby owulacji (patrz punkt 5.3).
4.7 Wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn
Semaglutyd nie ma wpływu lub wywiera nieistotny wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn. Jednak, głównie w okresie zwiększania dawki produktu leczniczego mogą wystąpić zawroty głowy. W razie występowania zawrotów głowy, należy zachować ostrożność podczas prowadzenia pojazdów lub obsługiwania maszyn.
W przypadku stosowania tego produktu w skojarzeniu z pochodną sulfonylomocznika lub insuliną pacjenci powinni zostać poinformowani o konieczności zapobiegania hipoglikemii podczas prowadzenia pojazdów i obsługiwania maszyn (patrz punkt 4.4).
4.8 Działania niepożądane
Podsumowanie profilu bezpieczeństwa
W 10 badaniach klinicznych fazy IIIa 5707 pacjentów otrzymywało semaglutyd w monoterapii lub w skojarzeniu z innymi produktami leczniczymi zmniejszającymi stężenie glukozy we krwi. Czas trwania leczenia wynosił od 26 tygodni do 78 tygodni. Działaniami niepożądanymi zgłaszanymi najczęściej w trakcie badań klinicznych były zaburzenia żołądka i jelit, w tym nudności (bardzo często), biegunka (bardzo często) i wymioty (często).
Tabelaryczne zestawienie działań niepożądanych
W tabeli 1 przedstawiono zestawienie działań niepożądanych stwierdzonych w badaniach klinicznych fazy III (co opisano dokładniej w punkcie 5.1) oraz po wprowadzeniu produktu do obrotu u pacjentów z cukrzycą typu 2. Częstość działań niepożądanych (z wyjątkiem powikłań retinopatii cukrzycowej oraz dyzestezji, patrz przypisy w tabeli 1) określono na podstawie zbiorczych danych z badań fazy IIIa, wykluczając badanie kliniczne oceniające zdarzenia sercowo-naczyniowe.
Działania niepożądane wymieniono poniżej według klasyfikacji układów i narządów oraz bezwzględnej częstości występowania. Częstość definiuje się w następujący sposób: bardzo często (≥ 1/10); często (≥ 1/100 do < 1/10); niezbyt często (≥ 1/1 000 do < 1/100); rzadko (≥ 1/10 000 do < 1/1 000); bardzo rzadko (< 1/10 000) oraz częstość nieznana (częstości nie można określić na podstawie dostępnych danych). W obrębie każdej grupy o tej samej częstości, działania niepożądane są przedstawione według zmniejszającej się ciężkości.
Tabela 1 Częstość występowania działań niepożądanych semaglutydu podawanego doustnie
| Klasyfikacj a układów i narządów MedDRA | Bardzo często | Często | Niezbyt często | Rzadko | Bardzo rzadko | Częstość nieznana |
Zaburzenia układu immunolo-gicznego | nadwrażli-wośćc | reakcja ana- filaktyczn a | ||||
Zaburzenia metabolizm u i odżywiani a | hipoglikemi a podczas stosowania z insuliną lub pochodną sulfonylo-mocznikaa | hipoglikemi a podczas stosowania z innymi doustnymi lekami przeciwcu-krzycowymi a |
| Klasyfikacj a układów i narządów MedDRA | Bardzo często | Często | Niezbyt często | Rzadko | Bardzo rzadko | Częstość nieznana |
| zmniejszeni e apetytu | ||||||
Zaburzenia układu nerwowego | zawroty głowy dyzestezjae ból głowy | zaburzenia smaku | ||||
| Zaburzenia oka | powikłania wynikające z retinopatii cukrzycowe jb | nietętnicza przednia niedokrwienn a neuropatia nerwu wzrokowego (NAION) | ||||
| Zaburzenia serca | przyspiesze -nie częstości akcji serca | |||||
Zaburzenia żołądka i jelit | nudności biegunka | wymioty ból brzucha wzdęcie brzucha zaparcie dyspepsja zapalenie żołądka choroba refluksowa przełyku nadmierne wytwarzani e gazów jelitowych | odbijanie się opóźnione opróżnianie żołądka | ostre zapalenie trzustki | niedrożnoś ć jelitd, f | |
Zaburzenia wątroby i dróg żółciowych | kamica żółciowa | |||||
Zaburzenia ogólne i stany w miejscu podania | zmęczenie | |||||
| Badania diagnostycz -ne | zwiększona aktywność lipazy zwiększona aktywność amylazy | zmniejszeni e masy ciała |
- a) Hipoglikemię zdefiniowano jako stężenie glukozy we krwi < 3,0 mmol/l lub < 54 mg/dl.
- b) Do powikłań wynikających z retinopatii cukrzycowej należą: konieczność fotokoagulacji siatkówki, konieczność leczenia preparatami podawanymi do ciała szklistego, krwotok do ciała szklistego i utrata wzroku związana z cukrzycą (niezbyt często). Częstość określono na podstawie badania klinicznego oceniającego zdarzenia sercowo-naczyniowe podczas podskórnego podawania semaglutydu, jednak nie można wykluczyć, że stwierdzone ryzyko powikłań wynikających z retinopatii cukrzycowej dotyczy także produktu leczniczego Rybelsus.
- c) Termin ogólny obejmujący także zdarzenia niepożądane związane z nadwrażliwością, takie jak wysypka i pokrzywka.
- d) Na podstawie informacji uzyskanych po wprowadzeniu produktu do obrotu.
- e) Częstość określono na podstawie wyników badania PIONEER PLUS dla dawek 25 mg i 50 mg. Więcej informacji, patrz nagłówek Dyzestezja poniżej. Nie zaobserwowano różnic w częstości występowania dyzestezji podczas stosowania produktu leczniczego Rybelsus w dawkach 3 mg, 7 mg i 14 mg (biorównoważnych z dawkami 1,5 mg, 4 mg i 9 mg, odpowiednio) w badaniach klinicznych fazy IIIa, jednak zdarzenia te zgłaszano po wprowadzeniu produktu do obrotu.
- f) Termin ogólny obejmujący preferowane terminy (ang. Preferred Terms, PTs):„niedrożność jelit”, „niedrożność jelita”, „niedrożność jelita cienkiego”.
Opis wybranych działań niepożądanych
Hipoglikemia
Ciężką hipoglikemię obserwowano głównie podczas stosowania semaglutydu w skojarzeniu z pochodną sulfonylomocznika (< 0,1% pacjentów, < 0,001 zdarzenia na pacjento-rok) lub insuliną (1,1% pacjentów, 0,013 zdarzenia na pacjento-rok). Kilka przypadków (0,1% pacjentów, 0,001 zdarzenia na pacjento-rok) zaobserwowano podczas stosowania semaglutydu w skojarzeniu z doustnymi lekami przeciwcukrzycowymi innymi niż pochodne sulfonylomocznika.
Reakcje niepożądane ze strony układu pokarmowego
U 15% pacjentów leczonych semaglutydem wystąpiły nudności, u 10% wystąpiła biegunka, natomiast u 7% wystąpiły wymioty. W większości zdarzenia miały nasilenie od łagodnego do umiarkowanego i były krótkotrwałe. Doprowadziły one do zaprzestania leczenia u 4% pacjentów. Zdarzenia tego typu zgłaszano najczęściej w pierwszych miesiącach stosowania leczenia.
W badaniu PIONEER PLUS, podczas leczenia semaglutydem w dawce 25 mg i 50 mg, nudności wystąpiły u odpowiednio 27% i 27% pacjentów, biegunka u odpowiednio 13% i 14% pacjentów, a wymioty u odpowiednio 17% i 18% pacjentów. Wystąpienie tych zdarzeń skutkowało zakończeniem leczenia u odpowiednio 6% i 8% pacjentów.
Większość zdarzeń miało nasilenie łagodne do umiarkowanego i było krótkotrwałe. Zdarzenia były najczęściej zgłaszane podczas zwiększania dawki w pierwszych miesiącach leczenia.
U pacjentów z gastroparezą leczonych semaglutydem mogą wystąpić objawy ze strony układu pokarmowego o zwiększonej ciężkości lub nasileniu.
Potwierdzone rozpoznanie ostrego zapalenia trzustki było zgłaszane w badaniach klinicznych fazy IIIa, dla semaglutydu (< 0,1%) i dla produktu porównawczego (0,2%). W badaniu klinicznym PIONEER 6 oceniającym ryzyko sercowo-naczyniowe częstość potwierdzonego rozpoznania ostrego zapalenia trzustki wynosiła 0,1% dla semaglutydu i 0,2% dla placebo (patrz punkt 4.4). W badaniu klinicznym fazy IIIb SOUL oceniającym ryzyko sercowo-naczyniowe częstość potwierdzonego rozpoznania ostrego zapalenia trzustki wynosiła 0,4% dla semaglutydu i 0,4% dla placebo.
Powikłania wynikające z retinopatii cukrzycowej
W trwającym dwa lata badaniu klinicznym dotyczącym semaglutydu podawanego podskórnie wzięło udział 3297 pacjentów z cukrzycą typu 2 obciążonych dużym ryzykiem sercowo-naczyniowym i długim czasem trwania cukrzycy oraz nieprawidłowo kontrolowanym stężeniem glukozy we krwi. Oceniane w trakcie badania powikłania wynikające z retinopatii cukrzycowej wystąpiły u większej liczby pacjentów leczonych semaglutydem podawanym podskórnie (3,0%) w porównaniu do placebo (1,8%). Zdarzenia te obserwowano u pacjentów z potwierdzoną retinopatią cukrzycową leczonych insuliną. Różnica pomiędzy leczonymi grupami pojawiła się na początku badania i utrzymywała się przez cały czas trwania badania. Systematyczna ocena powikłań wynikających z retinopatii cukrzycowej była przeprowadzana tylko w badaniu dotyczącym oceny zdarzeń sercowo-naczyniowych podczas podskórnego podawania semaglutydu. W badaniach klinicznych dotyczących produktu leczniczego Rybelsus trwających do 18 miesięcy, w których uczestniczyło 6352 pacjentów z cukrzycą typu 2, zgłoszono podobny odsetek działań niepożądanych związanych z retinopatią cukrzycową u osób leczonych semaglutydem (4,2%) i u osób leczonych produktami porównawczymi (3,8%).
Nietętnicza przednia niedokrwienna neuropatia nerwu wzrokowego (NAION) Wyniki kilku dużych badań epidemiologicznych wskazują, że ekspozycja na semaglutyd u dorosłych z cukrzycą typu 2 jest związana z około dwukrotnym wzrostem względnego ryzyka rozwoju NAION, co odpowiada około jednemu dodatkowemu przypadkowi na 10 000 osobolat leczenia.
Immunogenność
W związku z potencjalnymi właściwościami immunogennymi produktów leczniczych zawierających białka lub peptydy, u osób stosujących semaglutyd może dojść do wytworzenia przeciwciał przeciwko semaglutydowi. Odsetek pacjentów z dodatnim wynikiem badania przeciwciał przeciwko semaglutydowi w dowolnym czasie po rozpoczęciu badania był mały (0,5%), a na końcu badania u żadnego z pacjentów nie występowały przeciwciała neutralizujące przeciwko semaglutydowi ani przeciwciała przeciwko semaglutydowi z neutralizującym wpływem na endogenny GLP-1.
Przyspieszenie częstości akcji serca
Podczas stosowania agonistów receptora GLP-1 zaobserwowano przyspieszenie częstości akcji serca. W badaniach fazy IIIa u pacjentów leczonych produktem Rybelsus zaobserwowano zwiększenie ilości uderzeń serca na minutę (bpm) średnio o 0 do 4 uderzeń względem wartości wyjściowych od 69 do 76 uderzeń serca na minutę (bpm).
Dyzestezja
Zdarzenia związane z obrazem klinicznym zmienionego czucia skórnego, takie jak: parestezja, ból skóry, wrażliwość skóry, dyzestezja i uczucie pieczenia skóry, zgłoszono u 2,1% i 5,2% pacjentów leczonych semaglutydem podawanym doustnie w dawce, odpowiednio, 25 mg and 50 mg. Zdarzenia miały nasilenie łagodne do umiarkowanego i u większości pacjentów ustąpiły w trakcie kontynuacji leczenia.
Zgłaszanie podejrzewanych działań niepożądanych
Po dopuszczeniu produktu leczniczego do obrotu istotne jest zgłaszanie podejrzewanych działań niepożądanych. Umożliwia to nieprzerwane monitorowanie stosunku korzyści do ryzyka stosowania produktu leczniczego. Osoby należące do fachowego personelu medycznego powinny zgłaszać wszelkie podejrzewane działania niepożądane za pośrednictwem krajowego systemu zgłaszania wymienionego w załączniku V.
4.9 Przedawkowanie
Objawy przedawkowania semaglutydu w badaniach klinicznych dotyczyły zaburzeń żołądka i jelit. W przypadku przedawkowania należy podjąć odpowiednie leczenie objawowe w zależności od przedmiotowych i podmiotowych objawów klinicznych. Z uwagi na długi okres półtrwania semaglutydu wynoszący około 1 tygodnia może istnieć konieczność przedłużenia obserwacji i leczenia objawów (patrz punkt 5.2). Brak specjalnego antidotum w przypadku przedawkowania semaglutydu.
5. WŁAŚCIWOŚCI FARMAKOLOGICZNE
5.1 Właściwości farmakodynamiczne
Grupa farmakoterapeutyczna: leki stosowane w cukrzycy, analogi glukagonopodobnego peptydu-1 (GLP-1), kod ATC: A10BJ06
Mechanizm działania
Semaglutyd to analog GLP-1 wykazujący 94% homologii sekwencji z ludzkim GLP-1. Semaglutyd pełni rolę agonisty receptora GLP-1; selektywnie wiąże się z receptorem GLP-1, aktywując go, podobnie jak natywny GLP-1.
GLP-1 to fizjologiczny hormon o wielorakim działaniu w zakresie regulowania apetytu i stężenia glukozy oraz czynności układu sercowo-naczyniowego. Jego wpływ na stężenie glukozy i apetyt jest związany z receptorami GLP-1 znajdującymi się w trzustce i mózgu.
Semaglutyd zmniejsza stężenie glukozy we krwi w sposób zależny od stężenia glukozy poprzez pobudzenie wydzielania insuliny i zmniejszenie wydzielania glukagonu, gdy stężenie glukozy we krwi jest duże. Mechanizm zmniejszania stężenia glukozy we krwi obejmuje również niewielkie opóźnienie we wczesnym poposiłkowym opróżnianiu żołądka. Podczas hipoglikemii semaglutyd zmniejsza wydzielanie insuliny, nie zaburzając wydzielania glukagonu. Mechanizm działania semaglutydu jest niezależny od drogi podania.
Semaglutyd zmniejsza masę ciała i masę tłuszczową w wyniku zmniejszenia podaży kalorii, w tym hamowania apetytu. Ponadto semaglutyd zmniejsza ochotę na pokarmy wysokotłuszczowe.
Receptory GLP-1 występują w sercu, naczyniach układu krążenia, układzie immunologicznym i nerkach. W badaniach klinicznych wykazano, że semaglutyd wywiera korzystny wpływ na stężenie lipidów w osoczu, obniża skurczowe ciśnienie krwi oraz zmniejsza stany zapalne. W badaniach na zwierzętach semaglutyd zmniejszał rozwój miażdżycy tętnic poprzez zapobieganie rozwojowi blaszki miażdżycowej i zmniejszanie stanu zapalnego blaszki.
Mechanizm działania semaglutydu zmniejszający ryzyko sercowo-naczyniowe jest prawdopodobnie wieloczynnikowy, częściowo wynikający z obniżenia HbA1c oraz z wpływu na znane czynniki ryzyka sercowo-nerkowo-metabolicznego, w tym zmniejszenie ciśnienia krwi i masy ciała, korzystny wpływ na profil lipidowy i czynność nerek oraz działanie przeciwzapalne odzwierciedlone w zmniejszeniu stężenia białka C-reaktywnego o wysokiej czułości (ang. high-sensitivity C-reactive protein, hsCRP). Dokładny mechanizm zmniejszający ryzyko sercowo-naczyniowe nie został ustalony.
Działanie farmakodynamiczne
Opisane poniżej oceny farmakodynamiczne wykonano po 12 tygodniach leczenia polegającego na doustnym podawaniu semaglutydu.
Stężenie glukozy na czczo i po posiłkach
Semaglutyd zmniejsza stężenie glukozy na czczo i po posiłkach. U pacjentów z cukrzycą typu 2 leczenie semaglutydem powodowało względne zmniejszenie stężenia glukozy w porównaniu do placebo o 22% [13; 30] na czczo oraz o 29% [19; 37] po posiłkach.
Wydzielanie glukagonu
Semaglutyd zmniejsza stężenie glukagonu po posiłkach. U pacjentów z cukrzycą typu 2 semaglutyd powodował następujące względne zmniejszenie stężenia glukagonu w porównaniu do placebo: zmniejszenie stężenia glukagonu po posiłkach o 29% [15; 41].
Opróżnianie żołądka
Semaglutyd powoduje niewielkie opóźnienie we wczesnym poposiłkowym opróżnianiu żołądka, z ekspozycją na paracetamol (AUC0-1h) o 31% [13; 46] mniejszą w trakcie pierwszej godziny po posiłku, zmniejszając tym samym szybkość, z jaką glukoza pojawia się w krwiobiegu po posiłku.
Stężenie lipidów na czczo i po posiłkach
Semaglutyd w porównaniu do placebo zmniejszał stężenia na czczo triglicerydów i cholesterolu we frakcji lipoprotein o bardzo małej gęstości (ang. very low density lipoprotein, VLDL) odpowiednio
o 19% [8; 28] i 20% [5; 33]. Poposiłkowa odpowiedź w postaci zmiany stężenia triglicerydów i cholesterolu VLDL po spożyciu wysokotłuszczowego posiłku uległa zmniejszeniu odpowiednio
o 24% [9; 36] i 21% [7; 32]. Stężenie ApoB48 było mniejsze zarówno na czczo, jak i po posiłku, odpowiednio o 25% [2; 42] i 30% [15; 43].
Skuteczność kliniczna i bezpieczeństwo stosowania
Skuteczność i bezpieczeństwo stosowania produktu leczniczego Rybelsus oceniono w ośmiu randomizowanych, kontrolowanych badaniach klinicznych fazy IIIa. W badaniach klinicznych fazy IIIa stosowano tabletki zawierające semaglutyd w dawkach 3 mg, 7 mg i 14 mg, które są biorównoważne z semaglutydem w dawkach 1,5 mg, 4 mg i 9 mg, odpowiednio. W siedmiu badaniach głównym celem była ocena skuteczności kontroli glikemii, a w jednym badaniu (PIONEER 6) głównym celem była ocena zdarzeń sercowo-naczyniowych.
W badaniach uczestniczyło 8842 zrandomizowanych pacjentów z cukrzycą typu 2 (5169 leczonych semaglutydem), w tym 1165 pacjentów z umiarkowanymi zaburzeniami czynności nerek. Średni wiek pacjentów wynosił 61 lat (od 18 do 92 lat), przy czym 40% pacjentów było w wieku 65 lat i powyżej, a 8% w wieku 75 lat i powyżej. Skuteczność stosowania semaglutydu porównano z placebo lub z produktami porównawczymi (sitagliptyną, empagliflozyną i liraglutydem).
Skuteczność i bezpieczeństwo stosowania semaglutydu podawanego raz na dobę w dawce 25 mg i 50 mg oceniono w badaniu fazy IIIb (PIONEER PLUS), do którego zrandomizowano 1606 pacjentów.
Przeprowadzono badanie kliniczne fazy IIIb oceniające wpływ na zdarzenia sercowo-naczyniowe (SOUL) z udziałem 9650 pacjentów, aby wykazać, że semaglutyd podawany doustnie obniża ryzyko wystąpienia poważnych niepożądanych zdarzeń sercowo-naczyniowych (ang. major adverse cardiovascular events, MACE) w porównaniu z placebo w połączeniu z leczeniem standardowym u pacjentów z cukrzycą typu 2 i rozpoznaną chorobą układu sercowo-naczyniowego i (lub) przewlekłą chorobą nerek.
Skuteczność semaglutydu była niezależna od wieku, płci, rasy, pochodzenia etnicznego, masy ciała, wartości BMI, czasu trwania cukrzycy, chorób górnego odcinka przewodu pokarmowego oraz stopnia zaburzenia czynności nerek w momencie rozpoczęcia badania.
PIONEER 1 — Monoterapia
W trwającym 26 tygodni badaniu klinicznym prowadzonym metodą podwójnie ślepej próby, 703 pacjentów z cukrzycą typu 2 w niewystarczającym stopniu kontrolowaną za pomocą diety i wysiłku fizycznego zrandomizowano do grup przyjmujących semaglutyd w dawce 3 mg, semaglutyd w dawce 7 mg, semaglutyd w dawce 14 mg lub placebo raz na dobę.
Tabela 2 Wyniki 26-tygodniowego badania klinicznego, porównującego semaglutyd z placebo w monoterapii (PIONEER 1)
Semaglutyd 7 mg2 (Biorównoważność z 4 mg) | Semaglutyd 14 mg2 (Biorównoważność z 9 mg) | Placebo | |
| Populacja objęta analizą (N) | 175 | 175 | 178 |
| HbA1c (%) | |||
| Wartość wyjściowa | 8,0 | 8,0 | 7,9 |
| Zmiana w stosunku do wartości wyjściowej1 | ‑1,2 | ‑1,4 | ‑0,3 |
| Różnica w porównaniu z placebo1 [95% CI] | ‑0,9 [‑1,1; ‑0,6]* | ‑1,1 [‑1,3; ‑0,9]* | - |
| Pacjenci (%), którzy osiągnęli HbA1c < 7,0% | 69§ | 77§ | 31 |
| Stężenie glukozy w osoczu na czczo (mmol/l) | |||
| Wartość wyjściowa | 9,0 | 8,8 | 8,9 |
| Zmiana w stosunku do wartości wyjściowej1 | ‑1,5 | ‑1,8 | ‑0,2 |
| Różnica w porównaniu z placebo1 [95% CI] | ‑1,4 [‑1,9; ‑0,8]§ | ‑1,6 [‑2,1; ‑1,2]§ | - |
| Masa ciała (kg) |
Semaglutyd 7 mg2 (Biorównoważność z 4 mg) | Semaglutyd 14 mg2 (Biorównoważność z 9 mg) | Placebo | |
| Wartość wyjściowa | 89,0 | 88,1 | 88,6 |
| Zmiana w stosunku do wartości wyjściowej1 | ‑2,3 | ‑3,7 | ‑1,4 |
| Różnica w porównaniu z placebo1 [95% CI] | ‑0,9 [‑1,9; 0,1] | ‑2,3 [‑3,1; ‑1,5]* | - |
1 Niezależnie od zaprzestania leczenia lub rozpoczęcia podawania leków doraźnych (model mieszany z użyciem wielokrotnych imputacji). * p< 0,001 (nieskorygowany, dwustronny) dla większej skuteczności, z korektą uwzględniającą liczebność. § p< 0,05, bez korekty uwzględniającej liczebność; w przypadku „pacjentów, którzy osiągnęli HbA1c < 7,0%”, wartość p dotyczy ilorazu szans. 2 Biorównoważność została potwierdzona pomiędzy dawkami 4 mg i 7 mg, jak również pomiędzy dawkami 9 mg i 14 mg, patrz punkt 5.2 Właściwości farmakokinetyczne.
PIONEER 2 — Porównanie semaglutydu z empagliflozyną, oba leki w skojarzeniu z metforminą W trwającym 52 tygodnie badaniu klinicznym prowadzonym metodą otwartej próby, 822 pacjentów z cukrzycą typu 2 zrandomizowano do grup przyjmujących semaglutyd w dawce 14 mg raz na dobę lub empagliflozynę w dawce 25 mg raz na dobę, oba leki w skojarzeniu z metforminą.
Tabela 3 Wyniki 52-tygodniowego badania klinicznego porównującego semaglutyd z empagliflozyną (PIONEER 2)
Semaglutyd 14 mg2 (Biorównoważność z 9 mg) | Empagliflozyna 25 mg | |
| Populacja objęta analizą (N) | 411 | 410 |
| Tydzień 26 | ||
| HbA1c (%) | ||
| Wartość wyjściowa | 8,1 | 8,1 |
| Zmiana w stosunku do wartości wyjściowej1 | ‑1,3 | ‑0,9 |
Różnica w porównaniu z empagliflozyną1 [95% CI] | ‑0,4 [‑0,6; ‑0,3]* | - |
| Pacjenci (%), którzy osiągnęli HbA1c < 7,0% | 67§ | 40 |
| Stężenie glukozy w osoczu na czczo (mmol/l) | ||
| Wartość wyjściowa | 9,5 | 9,7 |
| Zmiana w stosunku do wartości wyjściowej1 | ‑2,0 | ‑2,0 |
| Różnica w porównaniu z empagliflozyną1 [95% CI] | 0,0 [‑0,2; 0,3] | - |
| Masa ciała (kg) | ||
| Wartość wyjściowa | 91,9 | 91,3 |
| Zmiana w stosunku do wartości wyjściowej1 | ‑3,8 | ‑3,7 |
| Różnica w porównaniu z empagliflozyną1 [95% CI] | ‑0,1 [‑0,7; 0,5] | - |
| Tydzień 52 | ||
| HbA1c (%) | ||
| Zmiana w stosunku do wartości wyjściowej1 | ‑1,3 | ‑0,9 |
Różnica w porównaniu z empagliflozyną1 [95% CI] | ‑0,4 [‑0,5; ‑0,3]§ | - |
| Pacjenci (%), którzy osiągnęli HbA1c < 7,0% | 66§ | 43 |
| Masa ciała (kg) | ||
| Zmiana w stosunku do wartości wyjściowej1 | ‑3,8 | ‑3,6 |
| Różnica w porównaniu z empagliflozyną1 [95% CI] | ‑0,2 [‑0,9; 0,5] | - |
1 Niezależnie od zaprzestania leczenia lub rozpoczęcia podawania leków doraźnych (model mieszany z użyciem wielokrotnych imputacji. * p< 0,001 (nieskorygowany, dwustronny) dla większej skuteczności, z korektą uwzględniającą liczebność.
§ p< 0,05, bez korekty uwzględniającej liczebność; w przypadku „pacjentów, którzy osiągnęli HbA1c < 7,0%”, wartość p dotyczy ilorazu szans. 2 Biorównoważność została potwierdzona pomiędzy dawkami 9 mg i 14 mg, patrz punkt 5.2 Właściwości farmakokinetyczne.
PIONEER 3 — Porównanie semaglutydu i sitagliptyny, oba leki w skojarzeniu z metforminą lub metforminą i pochodną sulfonylomocznika
W trwającym 78 tygodni badaniu klinicznym prowadzonym metodą podwójnie ślepej i podwójnie maskowanej próby, 1864 pacjentów z cukrzycą typu 2 zrandomizowano do grup przyjmujących semaglutyd w dawce 3 mg, semaglutyd w dawce 7 mg, semaglutyd w dawce 14 mg lub sitagliptynę w dawce 100 mg raz na dobę, w każdym przypadku w skojarzeniu z metforminą lub w skojarzeniu z metforminą i pochodną sulfonylomocznika. Zmniejszenie wartości HbA1c i masy ciała utrzymywało się przez cały czas trwania badania wynoszący 78 tygodni.
Tabela 4 Wyniki 78-tygodniowego badania klinicznego porównującego semaglutyd z sitagliptyną (PIONEER 3)
Semaglutyd 7 mg2 (Biorównoważność z 4 mg) | Semaglutyd 14 mg2 (Biorównoważność z 9 mg) | Sitagliptyna 100 mg | |
| Populacja objęta analizą (N) | 465 | 465 | 467 |
| Tydzień 26 | |||
| HbA1c (%) | |||
| Wartość wyjściowa | 8,4 | 8,3 | 8,3 |
| Zmiana w stosunku do wartości wyjściowej1 | ‑1,0 | ‑1,3 | ‑0,8 |
Różnica w porównaniu z sitagliptyną1 [95% CI] | ‑0,3 [‑0,4; ‑0,1]* | ‑0,5 [‑0,6; ‑0,4]* | - |
| Pacjenci (%), którzy osiągnęli HbA1c < 7,0% | 44§ | 56§ | 32 |
| Stężenie glukozy w osoczu na czczo (mmol/l) | |||
| Wartość wyjściowa | 9,4 | 9,3 | 9,5 |
| Zmiana w stosunku do wartości wyjściowej1 | ‑1,2 | ‑1,7 | ‑0,9 |
| Różnica w porównaniu z sitagliptyną1 [95% CI] | ‑0,3 [‑0,6; 0,0]§ | ‑0,8 [‑1,1; ‑0,5]§ | - |
| Masa ciała (kg) | |||
| Wartość wyjściowa | 91,3 | 91,2 | 90,9 |
| Zmiana w stosunku do wartości wyjściowej1 | ‑2,2 | ‑3,1 | ‑0,6 |
| Różnica w porównaniu z sitagliptyną1 [95% CI] | ‑1,6 [‑2,0; ‑1,1]* | ‑2,5 [‑3,0; ‑2,0]* | - |
| Tydzień 78 | |||
| HbA1c (%) | |||
| Zmiana w stosunku do wartości wyjściowej1 | ‑0,8 | ‑1,1 | ‑0,7 |
| Różnica w porównaniu z sitagliptyną1 [95% CI] | ‑0,1 [‑0,3; 0,0] | ‑0,4 [‑0,6; ‑0,3]§ | - |
| Pacjenci (%), którzy osiągnęli HbA1c < 7,0% | 39§ | 45§ | 29 |
| Masa ciała (kg) | |||
| Zmiana w stosunku do wartości wyjściowej1 | ‑2,7 | ‑3,2 | ‑1,0 |
| Różnica w porównaniu z sitagliptyną1 [95% CI] | ‑1,7 [‑2,3; ‑1,0]§ | ‑2,1 [‑2,8; ‑1,5]§ | - |
1 Niezależnie od zaprzestania leczenia lub rozpoczęcia podawania leków doraźnych (model mieszany z użyciem wielokrotnych imputacji). * p< 0,001 (nieskorygowany, dwustronny) dla większej skuteczności, z korektą uwzględniającą liczebność. § p< 0,05, bez korekty uwzględniającej liczebność); w przypadku „pacjentów, którzy osiągnęli HbA1c < 7,0%”, wartość p dotyczy ilorazu szans. 2 Biorównoważność została potwierdzona pomiędzy dawkami 4 mg i 7 mg, jak również pomiędzy dawkami 9 mg i 14 mg, patrz punkt 5.2 Właściwości farmakokinetyczne.
PIONEER 4 — Porównanie semaglutydu z liraglutydem i placebo, wszystkie w skojarzeniu z metforminą lub metforminą i inhibitorem SGLT2
W trwającym 52 tygodnie badaniu klinicznym prowadzonym metodą podwójnie ślepej i podwójnie maskowanej próby, 711 pacjentów z cukrzycą typu 2 zrandomizowano do grup przyjmujących semaglutyd w dawce 14 mg, liraglutyd w dawce 1,8 mg we wstrzyknięciach podskórnych lub placebo raz na dobę, w każdym przypadku w skojarzeniu z metforminą lub w skojarzeniu z metforminą i inhibitorem SGLT2.
Tabela 5 Wyniki 52-tygodniowego badania klinicznego porównującego semaglutyd z liraglutydem i placebo (PIONEER 4)
Semaglutyd 14 mg2 (Biorównoważność z 9 mg) | Liraglutyd 1,8 mg | Placebo | |
| Populacja objęta analizą (N) | 285 | 284 | 142 |
| Tydzień 26 | |||
| HbA1c (%) | |||
| Wartość wyjściowa | 8,0 | 8,0 | 7,9 |
| Zmiana w stosunku do wartości wyjściowej1 | ‑1,2 | ‑1,1 | ‑0,2 |
| Różnica w porównaniu z liraglutydem1 [95% CI] | ‑0,1 [‑0,3; 0,0] | - | - |
| Różnica w porównaniu z placebo1 [95% CI] | ‑1,1 [‑1,2; ‑0,9]* | - | - |
| Pacjenci (%), którzy osiągnęli HbA1c < 7,0% | 68§,a | 62 | 14 |
| Stężenie glukozy w osoczu na czczo (mmol/l) | |||
| Wartość wyjściowa | 9,3 | 9,3 | 9,2 |
| Zmiana w stosunku do wartości wyjściowej1 | ‑2,0 | ‑1,9 | ‑0,4 |
| Różnica w porównaniu z liraglutydem1 [95% CI] | ‑0,1 [‑0,4; 0,1] | - | - |
| Różnica w porównaniu z placebo1 [95% CI] | ‑1,6 [‑2,0; ‑1,3]§ | - | - |
| Masa ciała (kg) | |||
| Wartość wyjściowa | 92,9 | 95,5 | 93,2 |
| Zmiana w stosunku do wartości wyjściowej1 | ‑4,4 | ‑3,1 | ‑0,5 |
| Różnica w porównaniu z liraglutydem1 [95% CI] | ‑1,2 [‑1,9; ‑0,6]* | - | - |
Różnica w porównaniu z placebo1 [95% CI] | ‑3,8 [‑4,7; ‑3,0]* | - | - |
| Tydzień 52 | |||
| HbA1c (%) | |||
| Zmiana w stosunku do wartości wyjściowej1 | ‑1,2 | ‑0,9 | ‑0,2 |
| Różnica w porównaniu z liraglutydem1 [95% CI] | ‑0,3 [‑0,5; ‑0,1]§ | - | - |
| Różnica w porównaniu z placebo1 [95% CI] | ‑1,0 [‑1,2; ‑0,8]§ | - | - |
| Pacjenci (%), którzy osiągnęli HbA1c < 7,0% | 61§,a | 55 | 15 |
| Masa ciała (kg) | |||
| Zmiana w stosunku do wartości wyjściowej1 | ‑4,3 | ‑3,0 | ‑1,0 |
| Różnica w porównaniu z liraglutydem1 [95% CI] | ‑1,3 [‑2,1; ‑0,5]§ | - | - |
Różnica w porównaniu z placebo1 [95% CI] | ‑3,3 [‑4,3; ‑2,4]§ | - | - |
1 Niezależnie od zaprzestania leczenia lub rozpoczęcia podawania leków doraźnych (model mieszany z użyciem wielokrotnych imputacji). * p< 0,001 (nieskorygowany, dwustronny) dla większej skuteczności, z korektą uwzględniającą liczebność. § p< 0,05, bez korekty uwzględniającej liczebność; w przypadku „pacjentów, którzy osiągnęli HbA1c < 7,0%”, wartość p dotyczy ilorazu szans. a vs placebo. 2 Biorównoważność została potwierdzona pomiędzy dawkami 9 mg i 14 mg, patrz punkt 5.2 Właściwości farmakokinetyczne.
PIONEER 5 — Porównanie semaglutydu z placebo, oba leki w skojarzeniu z insuliną bazową lub metforminą i insuliną bazową lub metforminą i (lub) pochodną sulfonylomocznika, u pacjentów z umiarkowanymi zaburzeniami czynności nerek
W trwającym 26 tygodni badaniu klinicznym prowadzonym metodą podwójnie ślepej próby 324 pacjentów z cukrzycą typu 2 i umiarkowanymi zaburzeniami czynności nerek (eGFR 30–59 ml/min/1,73 m2) zrandomizowano do grup przyjmujących semaglutyd w dawce 14 mg lub placebo raz na dobę. Badany produkt dołączono do ustalonego schematu przeciwcukrzycowego leczenia pacjenta sprzed badania.
Tabela 6 Wyniki 26-tygodniowego badania porównującego semaglutyd z placebo u pacjentów z cukrzycą typu 2 i umiarkowanymi zaburzeniami czynności nerek (PIONEER 5)
Semaglutyd 14 mg2 (Biorównoważność z 9 mg) | Placebo | |
| Populacja objęta analizą (N) | 163 | 161 |
| HbA1c (%) | ||
| Wartość wyjściowa | 8,0 | 7,9 |
| Zmiana w stosunku do wartości wyjściowej1 | ‑1,0 | ‑0,2 |
| Różnica w porównaniu z placebo1 [95% CI] | ‑0,8 [‑1,0; ‑0,6]* | - |
| Pacjenci (%), którzy osiągnęli HbA1c < 7,0% | 58§ | 23 |
| Stężenie glukozy w osoczu na czczo (mmol/l) | ||
| Wartość wyjściowa | 9,1 | 9,1 |
| Zmiana w stosunku do wartości wyjściowej1 | ‑1,5 | ‑0,4 |
| Różnica w porównaniu z placebo1 [95% CI] | ‑1,2 [‑1,7; ‑0,6]§ | - |
| Masa ciała (kg) | ||
| Wartość wyjściowa | 91,3 | 90,4 |
| Zmiana w stosunku do wartości wyjściowej1 | ‑3,4 | ‑0,9 |
| Różnica w porównaniu z placebo1 [95% CI] | ‑2,5 [‑3,2; ‑1,8]* | - |
1 Niezależnie od zaprzestania leczenia lub rozpoczęcia podawania leków doraźnych (model mieszany z użyciem wielokrotnych imputacji). * p< 0,001 (nieskorygowany, dwustronny) dla większej skuteczności, z korektą uwzględniającą liczebność. § p< 0,05, bez korekty uwzględniającej liczebność; w przypadku „pacjentów, którzy osiągnęli HbA1c < 7,0%”, wartość p dotyczy ilorazu szans. 2 Biorównoważność została potwierdzona pomiędzy dawkami 9 mg i 14 mg, patrz punkt 5.2 Właściwości farmakokinetyczne.
PIONEER 7 — Porównanie semaglutydu i sitagliptyny, oba leki w skojarzeniu z metforminą, inhibitorami SGLT2, pochodną sulfonylomocznika lub tiazolidynodionami. Badanie dotyczące elastycznego dostosowania dawki
W trwającym 52 tygodnie badaniu klinicznym prowadzonym metodą otwartej próby, 504 pacjentów z cukrzycą typu 2 zrandomizowano do grup przyjmujących semaglutyd (elastyczne dostosowanie dawki 3 mg, 7 mg i 14 mg raz na dobę) lub sitagliptynę w dawce 100 mg raz na dobę, w każdym przypadku w skojarzeniu z jednym lub dwoma doustnymi produktami leczniczymi zmniejszającymi stężenie glukozy we krwi (metformina, inhibitory SGLT2, pochodne sulfonylomocznika lub tiazolidynodiony). Dawkę semaglutydu dostosowywano co 8 tygodni na podstawie odpowiedzi glikemicznej pacjenta i tolerancji. Dawka sitagliptyny wynosząca 100 mg pozostawała stała. Skuteczność i bezpieczeństwo stosowania semaglutydu oceniono w tygodniu 52.
W tygodniu 52. odsetek pacjentów leczonych semaglutydem w dawkach 3 mg, 7 mg i 14 mg wynosił odpowiednio około 10%, 30% i 60%.
Tabela 7 Wyniki 52-tygodniowego badania dotyczącego elastycznego dostosowania dawki, porównującego semaglutyd z sitagliptyną (PIONEER 7)
| Semaglutyd zmienna dawka2 | Sitagliptyna 100 mg | |
| Populacja objęta analizą (N) | 253 | 251 |
| HbA1c (%) | ||
| Wartość wyjściowa | 8,3 | 8,3 |
| Pacjenci (%), którzy osiągnęli HbA1c < 7,0%1 | 58* | 25 |
| Masa ciała (kg) | ||
| Wartość wyjściowa | 88,9 | 88,4 |
| Zmiana w stosunku do wartości wyjściowej1 | ‑2,6 | ‑0,7 |
| Różnica w porównaniu z sitagliptyną1 [95% CI] | ‑1,9 [‑2,6; ‑1,2]* | - |
1 Niezależnie od zaprzestania leczenia (16,6% pacjentów przyjmujących zmienną dawkę semaglutydu i 9,2% pacjentów przyjmujących sitagliptynę, przy czym odpowiednio 8,7% i 4,0% przypadków wynikało ze zdarzeń niepożądanych) lub rozpoczęcia podawania leków doraźnych (model mieszany z użyciem wielokrotnych imputacji). * p< 0,001 (nieskorygowany, dwustronny) dla większej skuteczności, z korektą uwzględniającą liczebność (w przypadku „pacjentów, którzy osiągnęli HbA1c < 7,0%”, wartość p dotyczy ilorazu szans). 2 Biorównoważność została potwierdzona pomiędzy dawkami 1,5 mg i 3 mg, pomiędzy dawkami 4 mg i 7 mg oraz pomiędzy dawkami 9 mg i 14 mg, patrz punkt 5.2 Właściwości farmakokinetyczne.
PIONEER 8 — Porównanie semaglutydu z placebo, oba leki w skojarzeniu z insuliną i z metforminą lub bez metforminy
W trwającym 52 tygodnie badaniu klinicznym prowadzonym metodą podwójnie ślepej próby 731 pacjentów z cukrzycą typu 2 w niewystarczającym stopniu kontrolowaną za pomocą insuliny (insulina bazowa, insulina bazowa/bolus lub mieszkanka insuliny) z metforminą lub bez metforminy zrandomizowano do grup przyjmujących semaglutyd w dawce 3 mg, semaglutyd w dawce 7 mg, semaglutyd w dawce 14 mg lub placebo raz na dobę.
Tabela 8 Wyniki 52-tygodniowego badania klinicznego porównującego semaglutyd z placebo w skojarzeniu z insuliną (PIONEER 8)
Semaglutyd 7 mg2 (Biorównoważność z 4 mg) | Semaglutyd 14 mg2 (Biorównoważność z 9 mg) | Placebo | |
| Populacja objęta analizą (N) | 182 | 181 | 184 |
| Tydzień 26 (dawka insuliny ograniczona do poziomu wyjściowego) | |||
| HbA1c (%) | |||
| Wartość wyjściowa | 8,2 | 8,2 | 8,2 |
| Zmiana w stosunku do wartości wyjściowej1 | ‑0,9 | ‑1,3 | ‑0,1 |
Różnica w porównaniu z placebo1 [95% CI] | ‑0,9 [‑1,1; ‑0,7]* | ‑1,2 [‑1,4; ‑1,0]* | - |
| Pacjenci (%), którzy osiągnęli HbA1c < 7,0% | 43§ | 58§ | 7 |
| Stężenie glukozy w osoczu na czczo (mmol/l) | |||
| Wartość wyjściowa | 8,5 | 8,3 | 8,3 |
| Zmiana w stosunku do wartości wyjściowej1 | ‑1,1 | ‑1,3 | 0,3 |
Różnica w porównaniu z placebo1 [95% CI] | ‑1,4 [‑1,9; ‑0,8]§ | ‑1,6 [‑2,2; ‑1,1]§ | - |
| Masa ciała (kg) | |||
| Wartość wyjściowa | 87,1 | 84,6 | 86,0 |
| Zmiana w stosunku do wartości wyjściowej1 | ‑2,4 | ‑3,7 | ‑0,4 |
Semaglutyd 7 mg2 (Biorównoważność z 4 mg) | Semaglutyd 14 mg2 (Biorównoważność z 9 mg) | Placebo | |
Różnica w porównaniu z placebo1 [95% CI] | ‑2,0 [‑3,0; ‑1,0]* | ‑3,3 [‑4,2; ‑2,3]* | - |
| Tydzień 52 (nieograniczona dawka insuliny)+ | |||
| HbA1c (%) | |||
| Zmiana w stosunku do wartości wyjściowej1 | ‑0,8 | ‑1,2 | ‑0,2 |
| Różnica w porównaniu z placebo1 [95% CI] | ‑0,6 [‑0,8; ‑0,4]§ | ‑0,9 [‑1,1; ‑0,7]§ | - |
| Pacjenci (%), którzy osiągnęli HbA1c < 7,0% | 40§ | 54§ | 9 |
| Masa ciała (kg) | |||
| Zmiana w stosunku do wartości wyjściowej1 | ‑2,0 | ‑3,7 | 0,5 |
| Różnica w porównaniu z placebo1 [95% CI] | ‑2,5 [‑3,6; ‑1,4]§ | ‑4,3 [‑5,3; ‑3,2]§ | - |
1 Niezależnie od zaprzestania leczenia lub rozpoczęcia podawania leków doraźnych (model mieszany z użyciem wielokrotnych imputacji). * p< 0,001 (nieskorygowany, dwustronny) dla większej skuteczności, z korektą uwzględniającą liczebność. §p< 0,05, bez korekty uwzględniającej liczebność); w przypadku „pacjentów, którzy osiągnęli HbA1c < 7,0%”, wartość p dotyczy ilorazu szans. + Całkowita dawka insuliny na dobę w tygodniu 52. była statystycznie istotnie mniejsza w przypadku przyjmowania semaglutydu niż w przypadku placebo. 2 Biorównoważność została potwierdzona pomiędzy dawkami 4 mg i 7 mg, jak również pomiędzy dawkami 9 mg i 14 mg, patrz punkt 5.2 Właściwości farmakokinetyczne.
PIONEER PLUS – Skuteczność i bezpieczeństwo semaglutydu podawanego doustnie raz na dobę w dawce 25 mg i 50 mg w porównaniu do dawki 14 mg u pacjentów z cukrzycą typu 2. 1606 pacjentów z cukrzycą typu 2 przyjmujących stałą dawkę 1-3 doustnych leków przeciwcukrzycowych (ang. oral anti-diabetic drugs, OADs) (metforminę, sulfonylomocznik, inhibitory SGLT2 lub inhibitory DPP-4*), zrandomizowanych do 68-tygodniowego podwójnie zaślepionego badania klinicznego, stosowało raz na dobę podtrzymujące dawki semaglutydu 14 mg, 25 mg lub 50 mg.
*leczenie inhibitorami DPP-4 zostało przerwane w momencie randomizacji.
Leczenie semaglutydem w dawce 25 mg i 50 mg podawanym raz na dobę wykazało większą skuteczność w zmniejszeniu HbA1c oraz masy ciała w porównaniu z leczeniem semaglutydem w dawce 14 mg (patrz Tabela 9). Dane uzyskane w 68 tygodniu potwierdzają utrzymujący się wpływ leczenia semaglutydem doustnym w dawce 14 mg, 25 mg i 50 mg na HbA1c i masę ciała (patrz Rysunek 1).
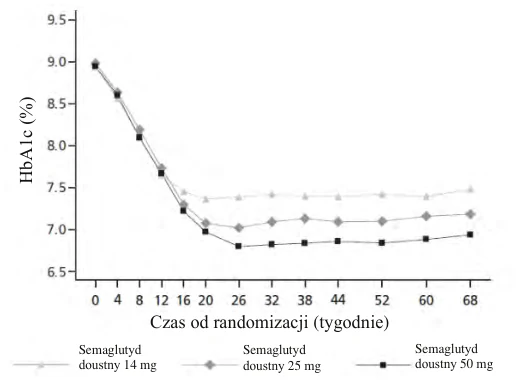
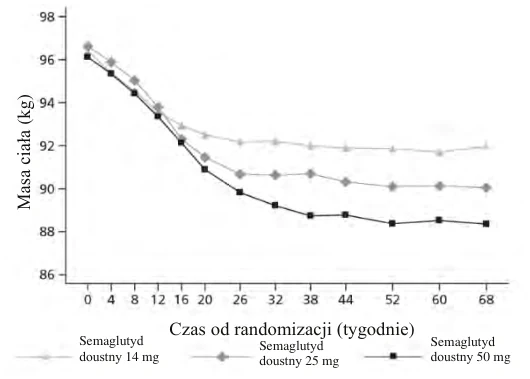
Rysunek 1 Średnia wartość HbA1c oraz średnia masa ciała (kg) od wartości wyjściowej do 68 tygodnia
Tabela 9 Wyniki 52-tygodniowego badania klinicznego porównującego semaglutyd 25 mg i 50 mg z semaglutydem 14 mg (PIONEER PLUS)
1 Niezależnie od zaprzestania leczenia lub rozpoczęcia podawania leków doraźnych (model mieszany z użyciem wielokrotnych imputacji). * p< 0,001 (nieskorygowany, dwustronny) dla większej skuteczności, z korektą uwzględniającą liczebność. § p< 0,05, bez korekty uwzględniającej liczebność; w przypadku „pacjentów, którzy osiągnęli HbA1c < 7,0%”, wartość p dotyczy ilorazu szans. 2 Biorównoważność została potwierdzona pomiędzy dawkami 9 mg i 14 mg, patrz punkt 5.2 Właściwości farmakokinetyczne.
Wpływ na zdarzenia sercowo-naczyniowe
SOUL: Badanie oceniające wpływ na zdarzenia sercowo-naczyniowe u pacjentów z cukrzycą typu 2 W badaniu prowadzonym metodą podwójnie ślepej próby, kontrolowanym za pomocą placebo i zależnym od wystąpienia zdarzeń, 9650 pacjentów w wieku 50 lat lub powyżej z cukrzycą typu 2 obciążonych dużym ryzykiem sercowo-naczyniowym definiowanym jako występowanie rozpoznanej choroby sercowo-naczyniowej i (lub) przewlekłej choroby nerek, zrandomizowano do grup przyjmujących semaglutyd w dawce 14 mg (biorównoważność z semaglutydem w dawce 9 mg) lub placebo raz na dobę w połączeniu z leczeniem standardowym.
U 5468 pacjentów (56,7%) występowała rozpoznana choroba sercowo-naczyniowa bez przewlekłej choroby nerek, u 1241 (12,9%) pacjentów występowała wyłącznie przewlekła choroba nerek, a u 2620 (27,2%) pacjentów występowała zarówno choroba sercowo-naczyniowa, jak i choroba nerek. Średni wiek pacjentów w punkcie wyjściowym wynosił 66,1 lat, a 71,1% pacjentów stanowili mężczyźni. Średni czas trwania cukrzycy wynosił 15,4 lat, średnia wartość HbA1c wynosiła 8,0%, średni wskaźnik BMI wynosił 31,1 kg/m2, a średnia wartość eGFR wynosiła 73,8 ml/min/1,73 m2. W wywiadzie medycznym: udar mózgu (15,4%), zawał serca (40,0%) i choroba tętnic obwodowych
Semaglutyd 14 mg2 (Biorównoważność z 9 mg) | Semaglutyd 25 mg | Semaglutyd 50 mg | |
| Populacja objęta analizą (N) | 536 | 535 | 535 |
| Tydzień 52 | |||
| HbA1c (%) | |||
| Wartość wyjściowa | 8,9 | 9,0 | 8,9 |
| Zmiana w stosunku do wartości wyjściowej1 | ‑1,5 | ‑1,8 | ‑2,0 |
| Różnica w porównaniu z Rybelsus 14 mg1 [95% CI] | ‑0,27 [‑0,42; ‑0,12]* | ‑0,53 [‑0,68: ‑0,38]* | |
| Pacjenci (%), którzy osiągnęli HbA1c < 7,0% | 39,0§ | 50,5§ | 63,0§ |
| Pacjenci (%), którzy osiągnęli HbA1c ≤ 6,5% | 25,8§ | 39,6§ | 51,2§ |
| Stężenie glukozy w osoczu na czczo (mmol/l) | |||
| Wartość wyjściowa | 10,8 | 11,0 | 10,8 |
| Zmiana w stosunku do wartości wyjściowej1 | ‑2,3 | ‑2,8 | ‑3,2 |
| Różnica w porównaniu z Rybelsus 14 mg1 [95% CI] | ‑0,46 [‑0,79; ‑0,13]§ | ‑0,82 [‑1,15; ‑0,49]§ | |
| Masa ciała (kg) | |||
| Wartość wyjściowa | 96,4 | 96,6 | 96,1 |
| Zmiana w stosunku do wartości wyjściowej1 | ‑4,4 | ‑6,7 | ‑8,0 |
| Różnica w porównaniu z Rybelsus 14 mg1 [95% CI] | ‑2,32 [‑3,11: ‑1,53]* | ‑3,63 [‑4,42; ‑2,84]* |
(15,7%). W punkcie wyjściowym 26,9% pacjentów leczono inhibitorami kotransportera sodowo-glukozowego 2 (ang. sodium-glucose cotransporter 2, SGLT2).
Pierwszorzędowy punkt końcowy określono jako czas od randomizacji do pierwszego wystąpienia poważnego, niepożądanego zdarzenia sercowo-naczyniowego (ang. major adverse cardiovascular event, MACE): zgonu z przyczyn sercowo-naczyniowych, niezakończonego zgonem zawału serca lub niezakończonego zgonem udaru mózgu. Pierwszorzędowy punkt końcowy, czas do pierwszego MACE, zaobserwowano u 1247 z 9650 pacjentów włączonych do badania, pierwsze 579 MACE (12,0%) wystąpiło wśród 4825 pacjentów leczonych semaglutydem, w porównaniu do pierwszych 668 MACE (13,8%) wśród 4825 pacjentów otrzymujących placebo.
Większa skuteczność semaglutydu w porównaniu do placebo dotycząca MACE została potwierdzona współczynnikiem ryzyka wynoszącym 0,86 [0,77; 0,96] [95% CI], co odpowiada względnemu zmniejszeniu ryzyka MACE o 14% (patrz Rysunek 2). Działanie semaglutydu zmniejszające MACE było spójne we wszystkich subpopulacjach zdefiniowanych według wieku, płci, rasy, pochodzenia etnicznego, wyjściowej wartości wskaźnika BMI oraz stopnia niewydolności nerek.
Analiza pierwszego złożonego incydentu nerkowego (pierwszy potwierdzający drugorzędowy punkt końcowy) wykazała współczynnik ryzyka wynoszący 0,91 [0,80; 1,05] [95% CI].
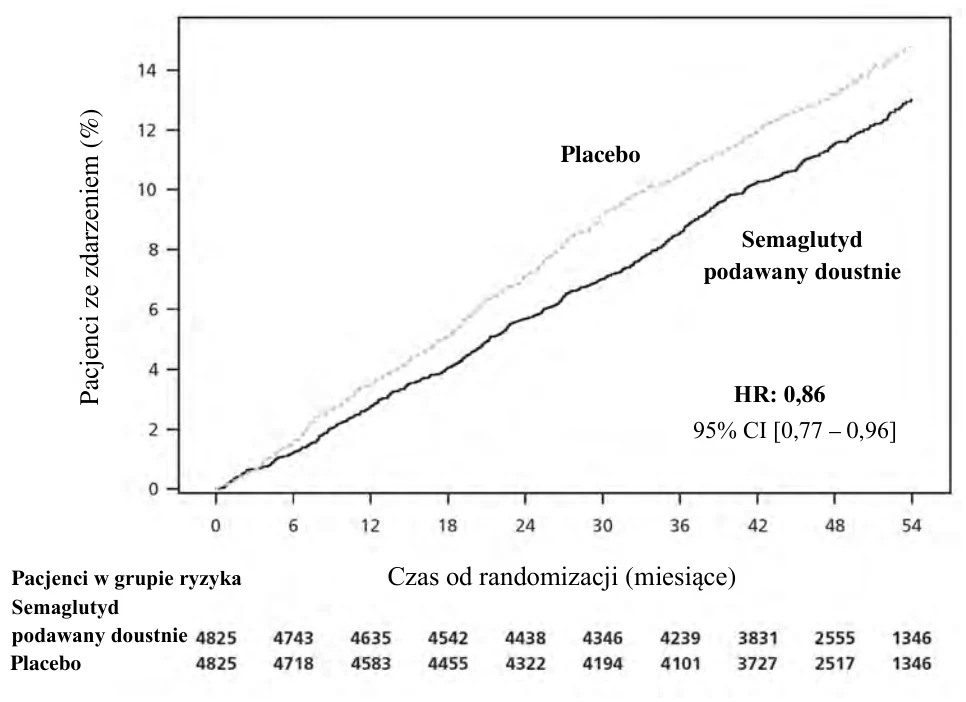
 Dane z okresu trwania badania oraz na podstawie pełnej analizy. Wartości szacunkowe skumulowanej częstości występowania opierają się na czasie od randomizacji do wystąpienia pierwszego MACE potwierdzonego przez EAC, ze zgonem nie z przyczyn CV modelowane jako ryzyko konkurencyjne przy użyciu estymatora Aalena-Johansena. Uczestnicy bez wystąpienia zdarzeń branych pod uwagę na koniec trwania badania nie byli analizowani. Czas od randomizacji do wystąpienia pierwszego MACE był analizowany przy użyciu modelu proporcjonalnego ryzyka Coxa z leczeniem jako czynnikiem bezwzględnie ustalonym. Współczynnik ryzyka i przedział ufności są skorygowane do grupowego projektu sekwencyjnego przy użyciu kolejności ilorazu prawdopodobieństwa. CV: sercowo-naczyniowy, EAC: komisja oceniające zdarzenie, MACE: poważne niepożądane zdarzenie sercowo-naczyniowe.
Rysunek 2 Czas od randomizacji do pierwszego MACE. Wykres skumulowanej częstości występowania
Liczba zdarzeń/ 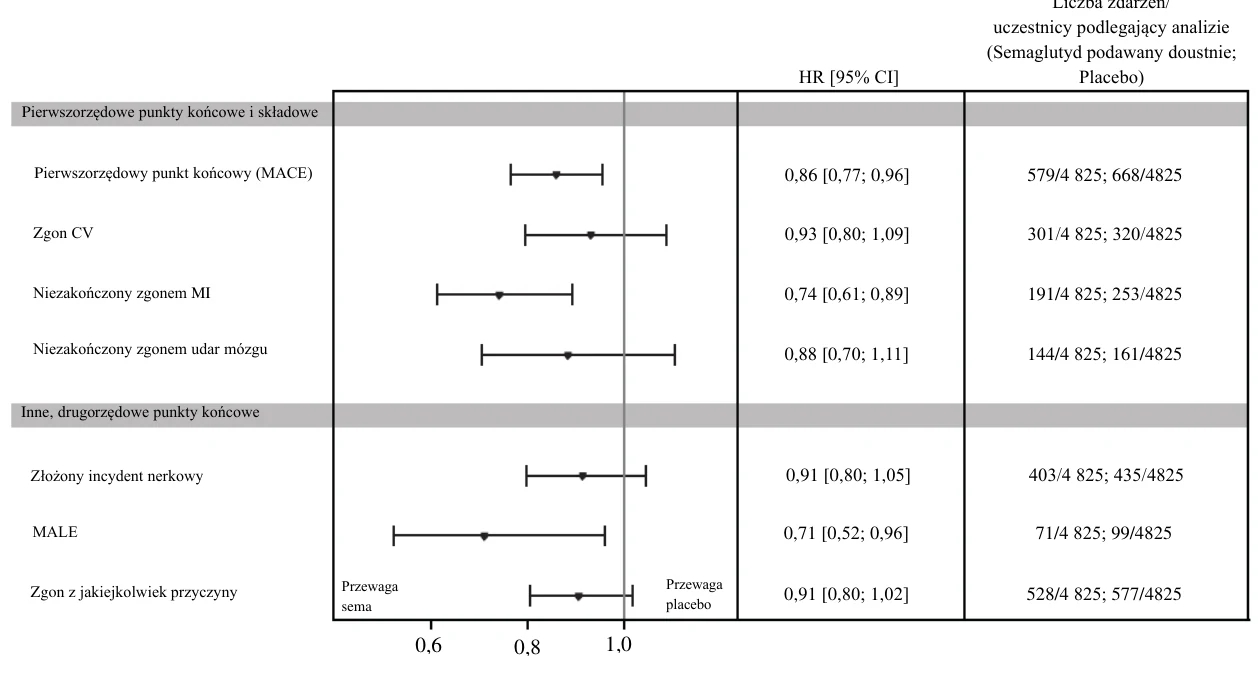
Dane z okresu trwania badania oraz na podstawie pełnej analizy. Czas od randomizacji do poszczególnego punktu końcowego był analizowany przy użyciu modelu proporcjonalnego ryzyka Coxa z leczeniem jako czynnikiem bezwzględnie ustalonym. Uczestnicy bez wystąpienia zdarzeń branych pod uwagę na koniec trwania badania nie byli analizowani. Dla pierwszorzędowego punktu końcowego, HR i CI są skorygowane do grupowego projektu sekwencyjnego przy użyciu kolejności ilorazu prawdopodobieństwa. Do zgonu CV wliczone są zarówno zgon z przyczyn sercowo-naczyniowych oraz nieustalona przyczyna zgonu.
HR: współczynnik ryzyka, CI: przedział ufności, CV: sercowo-naczyniowy, MI: zawał serca.
Złożony incydent nerkowy: punkt końcowy obejmujący zgon z przyczyn sercowo-naczyniowych, zgon z przyczyn nerkowych, wystąpienie trwałego ≥ 50% zmniejszenia szacowanego współczynnika przesączania kłębuszkowego (CKD-EPI) w porównaniu z wartością wyjściową, wystąpienie trwałej wartości eGFR (CKD-EPI) < 15 ml/min/1,73 m² lub rozpoczęcie przewlekłej terapii nerkozastępczej (dializa lub przeszczep nerki).
MALE: poważne niepożądane zdarzenia związane z kończynami (ang. major adverse limb events); złożony punkt końcowy obejmujący hospitalizację z powodu ostrego lub przewlekłego niedokrwienia kończyny.
Rysunek 3: Wynik leczenia z uwzględnieniem pierwszorzędowego punktu końcowego, jego składowych oraz innych, drugorzędowych punktów końcowych (SOUL)
PIONEER 6: Badanie oceniające wpływ na zdarzenia sercowo-naczyniowe u pacjentów z cukrzycą typu 2
W badaniu prowadzonym metodą podwójnie ślepej próby (PIONEER 6), 3183 pacjentów w wieku 50 lat lub powyżej z cukrzycą typu 2 obciążonych dużym ryzykiem sercowo-naczyniowym zrandomizowano do grup przyjmujących semaglutyd w dawce 14 mg (biorównoważność z semaglutydem w dawce 9 mg) raz na dobę lub placebo w połączeniu z leczeniem standardowym. Mediana okresu obserwacji wynosiła 16 miesięcy. Badanie PIONEER 6 było badaniem klinicznym oceniającym wpływ na zdarzenia sercowo-naczyniowe (ang. cardiovascular outcomes trial, CVOT), przeprowadzonym przed dopuszczeniem produktu leczniczego do obrotu, mającym na celu ustalenie bezpieczeństwa sercowo-naczyniowego.
Głównym punktem końcowym był czas od randomizacji do wystąpienia pierwszego poważnego, niepożądanego zdarzenia sercowo-naczyniowego (ang. Major adverse cardiovascular event, MACE): zgonu z przyczyn sercowo-naczyniowych, niezakończonego zgonem zawału serca lub niezakończonego zgonem udaru mózgu.
Całkowita liczba pierwszych zdarzeń MACE wyniosła 137: 61 (3,8%) w grupie przyjmującej semaglutyd i 76 (4,8%) w grupie przyjmującej placebo. W wyniku analizy czasu do wystąpienia pierwszego zdarzenia MACE uzyskano współczynnik ryzyka wynoszący 0,79 [0,57; 1,11]95% CI.
Masa ciała
Pod koniec leczenia semaglutydem 27-65,7% pacjentów osiągnęło zmniejszenie masy ciała o ≥ 5%, a 6-34,7% osiągnęło zmniejszenie masy ciała o ≥ 10%, w porównaniu z odpowiednio 12-39% i 2-8% podczas leczenia aktywnymi produktami porównawczymi.
W badaniu SOUL oceniającym wpływ na zdarzenia sercowo-naczyniowe zaobserwowano zmniejszenie masy ciała od punktu wyjściowego do 104. tygodnia przyjmowania semaglutydu w porównaniu do placebo w połączeniu z leczeniem standardowym (-4,22 kg w porównaniu do -1,27 kg).
Ciśnienie krwi
Leczenie semaglutydem obniżyło skurczowe ciśnienie krwi o 2-7 mmHg.
Dzieci i młodzież
Europejska Agencja Leków wstrzymała obowiązek dołączania wyników badań produktu leczniczego Rybelsus w jednej lub kilku podgrupach populacji dzieci i młodzieży z cukrzycą typu 2 (stosowanie u dzieci i młodzieży, patrz punkt 4.2).
5.2 Właściwości farmakokinetyczne
Opracowano dwie formuły semaglutydu w tabletkach:
- 1,5 mg, 4 mg i 9 mg (okrągłe tabletki)
- 3 mg, 7 mg i 14 mg (owalne tabletki)
Dla obu formuł oczekiwana jest podobna skuteczność działania i bezpieczeństwo stosowania. Dawki biorównoważne obu formuł przedstawiono w poniższej tabeli.
Tabela 10 Dwie doustne formuły odpowiadające sobie jednakową skutecznością
| Dawka | Jedna okrągła tabletka | Jedna owalna tabletka | |
| Dawka początkowa | 1,5 mg | jednakowa skuteczność z | 3 mg |
| Dawki podtrzymujące | 4 mg | jednakowa skuteczność z | 7 mg |
| 9 mg | jednakowa skuteczność z | 14 mg |
Wchłanianie
Semaglutyd podawany doustnie charakteryzuje mała całkowita dostępność biologiczna i zmienne wchłanianie. Codzienne podawanie zgodnie z zalecanym dawkowaniem w połączeniu z długim okresem półtrwania zmniejsza dobowe wahania ekspozycji.
Właściwości farmakokinetyczne semaglutydu zostały dokładnie scharakteryzowane u osób zdrowych i pacjentów z cukrzycą typu 2. Maksymalne stężenie semaglutydu w osoczu występuje po około godzinie od podania dawki doustnie. Stabilne stężenie osiągano po 4-5 tygodniach podawania leku raz na dobę. U pacjentów z cukrzycą typu 2 średnie stężenia w stanie stacjonarnym wynosiły w przybliżeniu, jak podano poniżej:
4 mg (biorównoważność z 7 mg): Średnie stężenie wynosiło 7 nmol/l, przy czym u 90% pacjentów leczonych semaglutydem w dawce 7 mg wykazano średnie stężenie pomiędzy 2 a 22 nmol/l. 9 mg (biorównoważność z 14 mg): Średnie stężenie wynosiło 15 nmol/l, przy czym u 90% pacjentów leczonych semaglutydem w dawce 14 mg wykazano średnie stężenie pomiędzy 4 a 45 nmol/l. 25 mg: Średnie stężenie wynosiło 47 nmol/l, przy czym u 90% pacjentów leczonych semaglutydem w dawce 25 mg wykazano średnie stężenie pomiędzy 11 a 142 nmol/l.
50 mg: Średnie stężenie wynosiło 92 nmol/l, przy czym u 90% pacjentów leczonych semaglutydem w dawce 50 mg wykazano średnie stężenie pomiędzy 23 a 279 nmol/l.
Ekspozycja ogólnoustrojowa na semaglutyd zwiększała się w sposób proporcjonalny do dawki.
Na podstawie danych z badań in vitro ustalono, że sól sodowa kwasu salkaprozowego ułatwia wchłanianie semaglutydu. Semaglutyd wchłania się głównie w żołądku.
Szacowana biodostępność semaglutydu po podaniu doustnym wynosi około 1-2%. Zmienność wchłaniania między pacjentami była duża (współczynnik zmienności wynosił około 100%). Oszacowanie zmienności biodostępności u danego pacjenta nie było wiarygodne.
Wchłanianie semaglutydu zmniejsza się, jeśli zostanie przyjęty wraz z posiłkiem lub dużą ilością wody. Badano różne schematy dawkowania semaglutydu. Badania wykazały, że wydłużenie czasu pozostawania na czczo przed i po przyjęciu dawki powoduje zwiększenie wchłaniania (patrz punkt 4.2).
Dystrybucja
Szacowana bezwzględna objętość dystrybucji u pacjentów z cukrzycą typu 2 wynosi około 8 l. Semaglutyd w znacznym stopniu wiąże się z białkami osocza (> 99%).
Metabolizm
Semaglutyd jest metabolizowany na drodze proteolitycznego rozkładu szkieletu peptydowego z następczą beta-oksydacją łańcucha bocznego kwasu tłuszczowego. Przypuszcza się, że w metabolizmie semaglutydu uczestniczy enzym obojętna endopeptydaza (NEP).
Eliminacja
Semaglutyd jest wydalany głównie z moczem i kałem. Około 3% wchłoniętej dawki jest wydalane z moczem jako semaglutyd w formie niezmienionej.
Przy okresie półtrwania w fazie eliminacji wynoszącym w przybliżeniu 1 tydzień, semaglutyd powinien pozostawać w krążeniu przez około 5 tygodni po podaniu ostatniej dawki. U pacjentów z cukrzycą typu 2 klirens semaglutydu wynosi około 0,04 l/h.
Szczególne grupy pacjentów
Osoby w podeszłym wieku
Na podstawie danych z badań klinicznych z udziałem pacjentów w wieku do 92 lat, stwierdzono, że wiek pacjentów nie miał wpływu na farmakokinetykę semaglutydu.
Płeć
Płeć pacjentów nie miała istotnego klinicznie wpływu na farmakokinetykę semaglutydu.
Rasa i pochodzenie etniczne
Rasa (przedstawiciele rasy białej, rasy czarnej lub afroamerykańskiej, rasy azjatyckiej) i pochodzenie etniczne (Hiszpanie, Latynosi, osoby pochodzenia nielatynoskiego, niehiszpańskiego) nie miały istotnego klinicznie wpływu na farmakokinetykę semaglutydu.
Masa ciała
Masa ciała miała wpływ na ekspozycję na semaglutyd. Większa masa ciała jest związana z mniejszą ekspozycją. W badaniach klinicznych odpowiednią ekspozycję ogólnoustrojową osiągnięto u pacjentów z masą ciała w zakresie od 40 do 212 kg.
Zaburzenia czynności nerek
Zaburzenia czynności nerek nie miały istotnego klinicznie wpływu na farmakokinetykę semaglutydu. Właściwości farmakokinetyczne semaglutydu oceniano u pacjentów z łagodnymi, umiarkowanymi lub ciężkimi zaburzeniami czynności nerek oraz u pacjentów w końcowym stadium choroby nerek wymagającym dializy w porównaniu z pacjentami z prawidłową czynnością nerek w badaniu, w którym semaglutyd był podawany raz na dobę przez 10 kolejnych dni. Takie same wnioski wyciągnięto na podstawie danych uzyskanych z badań fazy IIIa dotyczących pacjentów z cukrzycą typu 2 i zaburzeniami czynności nerek.
Zaburzenia czynności wątroby
Zaburzenia czynności wątroby nie miały istotnego klinicznie wpływu na farmakokinetykę semaglutydu. Właściwości farmakokinetyczne semaglutydu oceniano u pacjentów z łagodnymi, umiarkowanymi lub ciężkimi zaburzeniami czynności wątroby w porównaniu z pacjentami z prawidłową czynnością wątroby w badaniu, w którym semaglutyd był podawany raz na dobę przez 10 kolejnych dni.
Choroby górnego odcinka przewodu pokarmowego
Choroby górnego odcinka przewodu pokarmowego [zapalenie żołądka i (lub) refluks żołądkowo-przełykowy] nie miały istotnego klinicznie wpływu na farmakokinetykę semaglutydu. Właściwości farmakokinetyczne oceniono u pacjentów z cukrzycą typu 2 i chorobami górnego odcinka przewodu pokarmowego lub bez nich, po podaniu semaglutydu raz na dobę przez 10 kolejnych dni. Takie same wnioski wyciągnięto na podstawie danych uzyskanych z badań fazy IIIa dotyczących pacjentów z cukrzycą typu 2 i chorobami górnego odcinka przewodu pokarmowego.
Dzieci i młodzież
Nie badano stosowania semaglutydu u dzieci i młodzieży.
5.3 Przedkliniczne dane o bezpieczeństwie
Dane niekliniczne, wynikające z konwencjonalnych badań farmakologicznych dotyczących bezpieczeństwa, badań toksyczności po podaniu wielokrotnym lub genotoksyczności, nie ujawniają szczególnego zagrożenia dla człowieka.
Wynikiem działania leków z grupy agonistów receptora GLP-1 u gryzoni były nie stanowiące zagrożenia dla życia guzy tarczycy wywodzące się z komórek C. W trwających dwa lata badaniach nad rakotwórczością u szczurów i myszy semaglutyd przy klinicznie istotnej ekspozycji wywoływał guzy tarczycy wywodzące się z komórek C. Nie zaobserwowano występowania żadnych innych guzów związanych z leczeniem. Guzy wywodzące się z komórek C u gryzoni są wynikiem niegenotoksycznego, swoistego mechanizmu, w którym pośredniczy receptor GLP-1, a na który gryzonie są szczególnie wrażliwe. Znaczenie tego mechanizmu u ludzi uważa się za niewielkie, lecz nie można wykluczyć go całkowicie.
W badaniach płodności u szczurów semaglutyd nie wpływał na reprodukcyjność ani płodność samców. U samic szczurów przy dawkach powodujących zmniejszenie masy ciała matki stwierdzano wydłużenie cyklu jajeczkowania oraz niewielkie skrócenie fazy ciałka żółtego (zmniejszenie liczby owulacji).
W badaniach rozwoju zarodkowo-płodowego szczurów semaglutyd wykazywał działanie embriotoksyczne przy ekspozycji mniejszej niż ekspozycja klinicznie istotna. Semaglutyd wywoływał znaczne zmniejszenie masy ciała matki oraz przeżywalności i wzrostu zarodków. U płodów obserwowano ciężkie deformacje szkieletowe i trzewne, w tym wpływ na kości długie, żebra, kręgi, ogon, naczynia krwionośne i komory mózgu. Wyniki oceny mechanistycznej wskazują, że mechanizm embriotoksyczności obejmował zachodzące za pośrednictwem receptorów GLP-1 zaburzenie podaży substancji odżywczych do zarodka poprzez szczurzy pęcherzyk żółtkowy. Ze względu na różnice w anatomii i czynności pęcherzyka żółtkowego między poszczególnymi gatunkami oraz ze względu na brak ekspresji receptora GLP-1 w pęcherzyku żółtkowym u naczelnych innych niż ludzie, uznaje się za mało prawdopodobne, że opisywany mechanizm może mieć znaczenie u ludzi. Jednakże, nie można wykluczyć bezpośredniego wpływu semaglutydu na płód.
W badaniach dotyczących szkodliwego wpływu na reprodukcję królików i małp cynomolgus stwierdzono zwiększony odsetek poronień i nieznacznie zwiększoną częstość nieprawidłowości rozwoju płodu przy klinicznie istotnej ekspozycji. Te obserwacje były zbieżne ze znacznym zmniejszeniem masy ciała matki, wynoszącym do 16%. Nie wiadomo, czy obserwowane skutki miały związek ze zmniejszonym spożyciem pokarmów przez matkę w związku z bezpośrednim działaniem na GLP-1.
Dokonano oceny wzrostu i rozwoju pourodzeniowego u małp cynomolgus. Stwierdzono nieznacznie mniejsze rozmiary niemowląt przy urodzeniu, jednak w okresie karmienia piersią różnice ulegały zatarciu.
U młodych szczurów semaglutyd powodował opóźnienie dojrzewania płciowego zarówno u samców, jak i u samic. Obserwowane opóźnienia nie miały wpływu na płodność i zdolność do reprodukcji u każdej z płci, jak również na zdolność utrzymania ciąży u samic.
6. DANE FARMACEUTYCZNE
6.1 Wykaz substancji pomocniczych
Sól sodowa kwasu salkaprozowego
Magnezu stearynian
6.2 Niezgodności farmaceutyczne
Nie dotyczy.
6.3 Okres ważności
3 lata
6.4 Specjalne środki ostrożności podczas przechowywania
Przechowywać w oryginalnym blistrze w celu ochrony przed światłem i wilgocią. Brak specjalnych zaleceń dotyczących temperatury przechowywania produktu leczniczego.
6.5 Rodzaj i zawartość opakowania
Blistry z folii aluminiowej (Aluminium/Aluminium).
Wielkości opakowań: 10, 30, 60, 90 i 100 tabletek.
Nie wszystkie wielkości opakowań muszą znajdować się w obrocie.
6.6 Specjalne środki ostrożności dotyczące usuwania
Wszelkie niewykorzystane resztki produktu leczniczego lub jego odpady należy usunąć zgodnie z lokalnymi przepisami.
7. PODMIOT ODPOWIEDZIALNY POSIADAJĄCY POZWOLENIE NA DOPUSZCZENIE DO OBROTU
Novo Nordisk A/S
Novo Allé
DK-2880 Bagsværd
Dania
8. NUMERY POZWOLEŃ NA DOPUSZCZENIE DO OBROTU
EU/1/20/1430/016
EU/1/20/1430/017
EU/1/20/1430/018
EU/1/20/1430/019
EU/1/20/1430/020
EU/1/20/1430/021
EU/1/20/1430/022
EU/1/20/1430/023
EU/1/20/1430/024
EU/1/20/1430/025
EU/1/20/1430/026
EU/1/20/1430/027
EU/1/20/1430/028
EU/1/20/1430/029
EU/1/20/1430/030
EU/1/20/1430/031
EU/1/20/1430/032
EU/1/20/1430/033
EU/1/20/1430/034
EU/1/20/1430/035
EU/1/20/1430/036
EU/1/20/1430/037
EU/1/20/1430/038
EU/1/20/1430/039
EU/1/20/1430/040
9. DATA WYDANIA PIERWSZEGO POZWOLENIA NA DOPUSZCZENIE DO OBROTU
I DATA PRZEDŁUŻENIA POZWOLENIA
Data wydania pierwszego pozwolenia na dopuszczenie do obrotu: 03 kwietnia 2020 Data ostatniego przedłużenia pozwolenia: 22 listopada 2024
10. DATA ZATWIERDZENIA LUB CZĘŚCIOWEJ ZMIANY TEKSTU
CHARAKTERYSTYKI PRODUKTU LECZNICZEGO
Szczegółowe informacje o tym produkcie leczniczym są dostępne na stronie internetowej Europejskiej Agencji Leków https://www.ema.europa.eu.
Rybelsus 3 mg tabletkiRybelsus 7 mg tabletkiRybelsus 14 mg tabletki
1. NAZWA PRODUKTU LECZNICZEGO
Rybelsus 3 mg tabletki
Rybelsus 7 mg tabletki
Rybelsus 14 mg tabletki
Rybelsus 25 mg tabletki
Rybelsus 50 mg tabletki
2. SKŁAD JAKOŚCIOWY I ILOŚCIOWY
Rybelsus 3 mg tabletki
Każda tabletka zawiera 3 mg semaglutydu*.
Rybelsus 7 mg tabletki
Każda tabletka zawiera 7 mg semaglutydu*.
Rybelsus 14 mg tabletki
Każda tabletka zawiera 14 mg semaglutydu*.
Rybelsus 25 mg tabletki
Każda tabletka zawiera 25 mg semaglutydu*.
Rybelsus 50 mg tabletki
Każda tabletka zawiera 50 mg semaglutydu*.
*analog ludzkiego glukagonopodobnego peptydu-1 (GLP-1) otrzymywany w komórkach Saccharomyces cerevisiae metodą rekombinacji DNA.
Substancja pomocnicza o znanym działaniu
Każda tabletka, niezależnie od zawartości semaglutydu, zawiera 23 mg sodu.
Pełny wykaz substancji pomocniczych, patrz punkt 6.1.
3. POSTAĆ FARMACEUTYCZNA
Tabletka
Rybelsus 3 mg tabletki
Biała lub jasnożółta, owalna tabletka (7,5 mm x 13,5 mm) z wytłoczoną cyfrą „3” na jednej stronie i napisem „novo” na drugiej stronie.
Rybelsus 7 mg tabletki
Biała lub jasnożółta, owalna tabletka (7,5 mm x 13,5 mm) z wytłoczoną cyfrą „7” na jednej stronie i napisem „novo” na drugiej stronie.
Rybelsus 14 mg tabletki
Biała lub jasnożółta, owalna tabletka (7,5 mm x 13,5 mm) z wytłoczoną cyfrą „14” na jednej stronie i napisem „novo” na drugiej stronie.
Rybelsus 25 mg tabletki
Biała lub jasnożółta, owalna tabletka (6,8 mm x 12 mm), z wytłoczoną liczbą „25” na jednej stronie i napisem „novo” na drugiej stronie.
Rybelsus 50 mg tabletki
Biała lub jasnożółta, owalna tabletka (6,8 mm x 12 mm), z wytłoczoną liczbą „50” na jednej stronie i napisem „novo” na drugiej stronie.
4. SZCZEGÓŁOWE DANE KLINICZNE
4.1 Wskazania do stosowania
Produkt leczniczy Rybelsus jest wskazany do stosowania u dorosłych z niedostatecznie kontrolowaną cukrzycą typu 2 w celu poprawy kontroli glikemii, łącznie z odpowiednią dietą i wysiłkiem fizycznym:
- w monoterapii, u pacjentów, u których stosowanie metforminy jest niewskazane;
- w skojarzeniu z innymi produktami leczniczymi stosowanymi w leczeniu cukrzycy.
Wyniki badań uwzględniające leczenie skojarzone, wpływ na kontrolę glikemii, zdarzenia sercowo-naczyniowe oraz badane populacje, patrz punkty 4.4, 4.5 oraz 5.1.
4.2 Dawkowanie i sposób podawania
Dawkowanie
Dawka początkowa semaglutydu wynosi 3 mg raz na dobę, przez jeden miesiąc. Po jednym miesiącu dawkę należy zwiększyć do dawki podtrzymującej wynoszącej 7 mg raz na dobę. Jeśli to konieczne, po co najmniej jednym miesiącu przyjmowania danej dawki, dawkę można zwiększyć do kolejnej większej dawki. Zalecane pojedyncze dawki podtrzymujące wynoszą 7 mg, 14 mg, 25 mg i 50 mg na dobę.
Maksymalna zalecana pojedyncza dawka semaglutydu wynosi 50 mg na dobę. Produkt leczniczy Rybelsus powinien być zawsze stosowany jako jedna tabletka przyjmowana raz na dobę. Nie należy przyjmować więcej niż jednej tabletki dziennie w celu osiągnięcia działania dawki większej.
Zmiana leczenia semaglutydem z podawanego podskórnie na podawany doustnie Ze względu na większą zmienność farmakokinetyczną semaglutydu podawanego doustnie w zakresie wchłaniania w porównaniu z semaglutydem podawanym podskórnie, nie można jednoznacznie przewidzieć, jaki będzie rezultat zmiany leczenia pomiędzy podawaniem semaglutydu doustnie a podskórnie.
U pacjentów leczonych semaglutydem podawanym podskórnie w dawce 0,5 mg raz na tydzień można zastosować zmianę leczenia na semaglutyd podawany doustnie w dawce 7 mg lub 14 mg raz na dobę. U pacjentów leczonych semaglutydem podawanym podskórnie w dawce 1 mg raz na tydzień można zastosować zmianę leczenia na semaglutyd podawany doustnie w dawce 14 mg lub 25 mg raz na dobę.
U pacjentów leczonych semaglutydem podawanym podskórnie w dawce 2 mg raz na tydzień można zastosować zmianę leczenia na semaglutyd podawany doustnie w dawce 25 mg lub 50 mg raz na dobę.
Leczenie semaglutydem podawanym doustnie (Rybelsus) może zostać rozpoczęte przez pacjentów po upływie jednego tygodnia po wstrzyknięciu ostatniej dawki semaglutydu podawanego podskórnie.
W przypadku stosowania semaglutydu w skojarzeniu z metforminą i (lub) inhibitorem kotransportera sodowo-glukozowego 2 (SGLT2i) lub tiazolidynodionem dotychczasowe dawki metforminy i (lub) SGLT2i lub tiazolidynodionu mogą pozostać niezmienione.
W przypadku stosowania semaglutydu w skojarzeniu z pochodną sulfonylomocznika lub insuliną, należy rozważyć zmniejszenie dawki pochodnej sulfonylomocznika lub insuliny w celu zmniejszenia ryzyka hipoglikemii (patrz punkty 4.4 i 4.8).
Samodzielne monitorowanie stężenia glukozy we krwi nie jest konieczne w celu dostosowania dawki semaglutydu. Samodzielne monitorowanie stężenia glukozy we krwi jest konieczne w celu dostosowania dawki pochodnej sulfonylomocznika i insuliny, zwłaszcza gdy rozpoczęto leczenie semaglutydem i zmniejszono dawkę insuliny. Zalecane jest stopniowe zmniejszanie dawki insuliny.
Pominięta dawka
W razie pominięcia dawki nie należy przyjmować pominiętej dawki, a kolejną dawkę należy przyjąć następnego dnia.
Osoby w podeszłym wieku
Nie ma konieczności dostosowywania dawki w związku z wiekiem pacjenta.
Zaburzenia czynności nerek
Nie ma konieczności dostosowywania dawki u pacjentów z łagodnymi, umiarkowanymi lub ciężkimi zaburzeniami czynności nerek. Doświadczenie w stosowaniu semaglutydu u pacjentów z chorobą nerek w stadium końcowym jest ograniczone. Leczenie tych pacjentów semaglutydem podawanym doustnie wymaga zachowania ostrożności (patrz punkt 5.2).
Zaburzenia czynności wątroby
Nie ma konieczności dostosowywania dawki u pacjentów z zaburzeniami czynności wątroby. Doświadczenie w stosowaniu semaglutydu u pacjentów z ciężkimi zaburzeniami czynności wątroby jest ograniczone. Leczenie tych pacjentów semaglutydem wymaga zachowania ostrożności (patrz punkt 5.2).
Dzieci i młodzież
Nie określono bezpieczeństwa stosowania ani skuteczności produktu leczniczego Rybelsus u dzieci i młodzieży w wieku poniżej 18 lat. Dane nie są dostępne.
Sposób podawania
Produkt leczniczy Rybelsus ma postać tabletek do stosowania doustnego raz na dobę.
- Ten produkt leczniczy należy przyjmować na pusty żołądek po zalecanym okresie postu trwającym co najmniej 8 godzin (patrz punkt 5.2).
- Tabletkę należy połknąć w całości, popijając niewielką ilością wody (połowa szklanki wody, co odpowiada 120 ml). Tabletek nie należy dzielić, zgniatać ani żuć, ponieważ nie wiadomo czy wpływa to na wchłanianie semaglutydu.
- Pacjenci powinni odczekać co najmniej 30 minut przed posiłkiem, napojem lub przed przyjęciem innych doustnych produktów leczniczych. Skrócenie tego czasu poniżej 30 minut spowoduje zmniejszenie wchłaniania semaglutydu (patrz punkty 4.5 i 5.2).
4.3 Przeciwwskazania
Nadwrażliwość na substancję czynną lub na którąkolwiek substancję pomocniczą wymienioną w punkcie 6.1.
4.4 Specjalne ostrzeżenia i środki ostrożności dotyczące stosowania
Identyfikowalność
W celu poprawienia identyfikowalności biologicznych produktów leczniczych należy czytelnie zapisać nazwę i numer serii podawanego produktu.
Ogólne
Semaglutydu nie należy stosować w leczeniu cukrzycowej kwasicy ketonowej. U pacjentów zależnych od insuliny zgłaszano występowanie cukrzycowej kwasicy ketonowej w wyniku gwałtownego przerwania podawania lub zmniejszenia dawki insuliny po rozpoczęciu leczenia agonistą receptora GLP-1 (patrz punkt 4.2).
Nie ma doświadczenia w leczeniu pacjentów z zastoinową niewydolnością serca klasy IV według NYHA (New York Heart Association), dlatego nie zaleca się stosowania semaglutydu w tej grupie pacjentów.
Nie ma doświadczenia w leczeniu semaglutydem pacjentów po operacji bariatrycznej.
Zachłyśnięcie podczas stosowania znieczulenia ogólnego lub głębokiej sedacji
U pacjentów poddanych znieczuleniu ogólnemu lub głębokiej sedacji i przyjmujących agonistów receptora GLP-1 występowały przypadki zachłystowego zapalenia płuc. Dlatego przed procedurą znieczulenia ogólnego lub głębokiej sedacji należy wziąć pod uwagę zwiększone ryzyko występowania zawartości resztkowej w żołądku spowodowane opóźnionym opróżnianiem żołądka (patrz punkt 4.8).
Działanie na układ pokarmowy i ryzyko odwodnienia
Stosowanie agonistów receptora GLP-1 może wiązać się z działaniami niepożądanymi ze strony układu pokarmowego. Należy mieć to na uwadze podczas leczenia pacjentów z zaburzeniami czynności nerek, ponieważ nudności, wymioty i biegunka mogą spowodować odwodnienie, które w rzadkich przypadkach może prowadzić do pogorszenia czynności nerek (patrz punkt 4.8). Należy poinformować pacjentów przyjmujących semaglutyd o możliwym ryzyku odwodnienia w związku z działaniami niepożądanymi ze strony układu pokarmowego, aby podjęli odpowiednie działania zapobiegające odwodnieniu.
Ostre zapalenie trzustki
Podczas stosowania agonistów receptora GLP-1 zaobserwowano występowanie ostrego zapalenia trzustki. Pacjentów należy poinformować o charakterystycznych objawach ostrego zapalenia trzustki. W przypadku podejrzenia zapalenia trzustki należy zaprzestać stosowania semaglutydu; po potwierdzeniu zapalenia trzustki leczenie semaglutydem nie powinno być wznawiane.
Hipoglikemia
U pacjentów leczonych semaglutydem w skojarzeniu z pochodną sulfonylomocznika lub insuliną może wystąpić zwiększone ryzyko hipoglikemii (patrz punkt 4.8). Ryzyko hipoglikemii można zmniejszyć, obniżając dawkę pochodnej sulfonylomocznika lub insuliny podczas rozpoczynania leczenia semaglutydem (patrz punkt 4.2).
Retinopatia cukrzycowa
U pacjentów z retinopatią cukrzycową leczonych insuliną i semaglutydem podawanym podskórnie, zaobserwowano zwiększone ryzyko wystąpienia powikłań wynikających z retinopatii cukrzycowej. Ryzyka tego nie można wykluczyć w przypadku semaglutydu podawanego doustnie (patrz punkt 4.8). Podczas stosowania semaglutydu u pacjentów z retinopatią cukrzycową należy zachować ostrożność. Takich pacjentów należy ściśle monitorować i prowadzić leczenie zgodnie z wytycznymi klinicznymi. Nagła poprawa kontroli glikemii jest związana z czasowym nasileniem retinopatii cukrzycowej, ale nie można wykluczyć innych mechanizmów. Długotrwała kontrola glikemii zmniejsza ryzyko retinopatii cukrzycowej.
Nie ma doświadczenia w leczeniu semaglutydem podawanym doustnie w dawkach 25 mg i 50 mg pacjentów z cukrzycą typu 2 z niekontrolowaną lub potencjalnie niestabilną retinopatią cukrzycową.
Nietętnicza przednia niedokrwienna neuropatia nerwu wzrokowego (ang. Non-arteritic anterior ischaemic optic neuropathy, NAION)
Dane z badań epidemiologicznych wskazują na zwiększone ryzyko wystąpienia nietętniczej przedniej niedokrwiennej neuropatii nerwu wzrokowego (NAION) podczas stosowania semaglutydu. Nie określono przedziału czasowego, w którym może rozwinąć się NAION po rozpoczęciu leczenia. Nagła utrata widzenia wymaga badania okulistycznego, a w przypadku potwierdzenia NAION, zaprzestania stosowania semaglutydu (patrz punkt 4.8).
Pacjenci z gastroparezą
U pacjentów z gastroparezą leczonych semaglutydem mogą wystąpić działania niepożądane ze strony układu pokarmowego o zwiększonej ciężkości lub nasileniu. Należy zachować ostrożność podczas stosowania semaglutydu w tej grupie pacjentów, a w przypadku ciężkiej gastroparezy stosowanie semaglutydu nie jest zalecane (patrz punkt 4.8).
Odpowiedź na leczenie
W celu uzyskania optymalnego działania semaglutydu zaleca się przestrzeganie schematu dawkowania. Jeśli odpowiedź na leczenie semaglutydem jest mniejsza niż oczekiwano, należy zwrócić uwagę na to, że wchłanianie semaglutydu jest bardzo zmienne i może być bardzo małe (u 2-4% pacjentów brak ekspozycji); podobnie całkowita biodostępność semaglutydu jest mała.
Zawartość sodu
Ten produkt leczniczy zawiera 23 mg sodu na tabletkę, co odpowiada 1% zalecanej przez WHO maksymalnej 2 g dobowej dawki u osób dorosłych.
4.5 Interakcje z innymi produktami leczniczymi i inne rodzaje interakcji
Semaglutyd opóźnia opróżnianie żołądka, co może wpłynąć na wchłanianie innych doustnych produktów leczniczych.
Wpływ semaglutydu na inne produkty lecznicze
Tyroksyna
Po podaniu pojedynczej dawki lewotyroksyny całkowita ekspozycja (pole pod krzywą; ang. area under the curve, AUC) na tyroksynę (skorygowana z uwzględnieniem poziomów endogennych) wzrosła o 33%. Maksymalna ekspozycja (Cmax) pozostała niezmieniona. Podczas jednoczesnego leczenia pacjentów semaglutydem i lewotyroksyną należy rozważyć monitorowanie czynności tarczycy.
Warfaryna i inne pochodne kumaryny
Semaglutyd nie zmienił wartości AUC ani Cmax R-warfaryny i S-warfaryny po podaniu pojedynczej dawki warfaryny, również działanie farmakodynamiczne warfaryny zmierzone z zastosowaniem międzynarodowego współczynnika znormalizowanego (ang. international normalised ratio, INR) nie zmieniło się w sposób klinicznie istotny. Odnotowano jednak przypadki obniżenia współczynnika INR podczas jednoczesnego stosowania acenokumarolu i semaglutydu. Po rozpoczęciu leczenia semaglutydem u pacjentów przyjmujących warfarynę lub inne pochodne kumaryny zaleca się częstsze monitorowanie INR.
Rozuwastatyna
Wartość AUC rozuwastatyny w przypadku jednoczesnego podawania z semaglutydem zwiększyła się
o 41% [90% CI: 24;60]. Ze względu na szeroki indeks terapeutyczny rozuwastatyny zmienność ekspozycji jest uznawana za nieistotną klinicznie.
Digoksyna, doustne środki antykoncepcyjne, metformina, furosemid
Nie zaobserwowano klinicznie istotnej zmiany wartości AUC ani Cmax digoksyny, doustnych środków antykoncepcyjnych (zawierających etynyloestradiol i lewonorgestrel), metforminy ani furosemidu w przypadku jednoczesnego podawania z semaglutydem.
Nie oceniono interakcji z produktami leczniczymi o bardzo małej biodostępności (1%).
Wpływ innych produktów leczniczych na semaglutyd
Omeprazol
Nie zaobserwowano klinicznie istotnej zmiany wartości AUC ani Cmax semaglutydu w przypadku jednoczesnego przyjmowania z omeprazolem.
W badaniu dotyczącym farmakokinetyki semaglutydu podawanego jednocześnie z pięcioma innymi tabletkami wartość AUC semaglutydu zmniejszyła się o 34%, a wartość Cmax o 32%. Dane te sugerują, że obecność w żołądku wielu tabletek podanych jednocześnie z semaglutydem wpływa na jego wchłanianie. Po podaniu semaglutydu pacjenci powinni odczekać 30 minut przed przyjęciem innych doustnych produktów leczniczych (patrz punkt 4.2).
4.6 Wpływ na płodność, ciążę i laktację
Kobiety w wieku rozrodczym
Kobiety w wieku rozrodczym powinny stosować skuteczną antykoncepcję podczas leczenia semaglutydem.
Ciąża
Badania na zwierzętach wykazały szkodliwy wpływ na reprodukcję (patrz punkt 5.3). Dane dotyczące stosowania semaglutydu u kobiet w ciąży są ograniczone, dlatego semaglutydu nie należy stosować w okresie ciąży. Jeśli pacjentka planuje zajść w ciążę lub jest w ciąży, należy zaprzestać stosowania semaglutydu. Należy zaprzestać stosowania semaglutydu co najmniej 2 miesiące przed planowaną ciążą z uwagi na jego długi okres półtrwania (patrz punkt 5.2).
Karmienie piersią
Nie stwierdzono mierzalnych stężeń semaglutydu w mleku kobiet karmiących piersią. Sól sodowa kwasu salkaprozowego była obecna w mleku matki, a niektóre jej metabolity przenikały do mleka matki w małych stężeniach. Produkt leczniczy Rybelsus nie powinien być stosowany podczas karmienia piersią, gdyż nie można wykluczyć ryzyka dla dziecka karmionego piersią.
Płodność
Nie jest znany wpływ semaglutydu na płodność człowieka. Semaglutyd nie miał wpływu na płodność samców szczurów. U samic szczurów przy stosowaniu dawek powodujących zmniejszenie masy ciała matki stwierdzano wydłużenie cyklu jajeczkowania oraz niewielkie zmniejszenie liczby owulacji (patrz punkt 5.3).
4.7 Wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn
Semaglutyd nie ma wpływu lub wywiera nieistotny wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn. Jednak, głównie w okresie zwiększania dawki produktu leczniczego mogą wystąpić zawroty głowy. W razie występowania zawrotów głowy, należy zachować ostrożność podczas prowadzenia pojazdów lub obsługiwania maszyn.
W przypadku stosowania tego produktu w skojarzeniu z pochodną sulfonylomocznika lub insuliną pacjenci powinni zostać poinformowani o konieczności zapobiegania hipoglikemii podczas prowadzenia pojazdów i obsługiwania maszyn (patrz punkt 4.4).
4.8 Działania niepożądane
Podsumowanie profilu bezpieczeństwa
W 10 badaniach klinicznych fazy IIIa 5707 pacjentów otrzymywało semaglutyd w monoterapii lub w skojarzeniu z innymi produktami leczniczymi zmniejszającymi stężenie glukozy we krwi. Czas trwania leczenia wynosił od 26 tygodni do 78 tygodni. Działaniami niepożądanymi zgłaszanymi najczęściej w trakcie badań klinicznych były zaburzenia żołądka i jelit, w tym nudności (bardzo często), biegunka (bardzo często) i wymioty (często).
Tabelaryczne zestawienie działań niepożądanych
W tabeli 1 przedstawiono zestawienie działań niepożądanych stwierdzonych w badaniach klinicznych fazy III (co opisano dokładniej w punkcie 5.1) oraz po wprowadzeniu produktu do obrotu u pacjentów z cukrzycą typu 2. Częstość działań niepożądanych (z wyjątkiem powikłań retinopatii cukrzycowej oraz dyzestezji, patrz przypisy w tabeli 1) określono na podstawie zbiorczych danych z badań fazy IIIa, wykluczając badanie kliniczne oceniające zdarzenia sercowo-naczyniowe.
Działania niepożądane wymieniono poniżej według klasyfikacji układów i narządów oraz bezwzględnej częstości występowania. Częstość definiuje się w następujący sposób: bardzo często (≥ 1/10); często (≥ 1/100 do < 1/10); niezbyt często (≥ 1/1 000 do < 1/100); rzadko (≥ 1/10 000 do < 1/1 000); bardzo rzadko (< 1/10 000) oraz częstość nieznana (częstości nie można określić na podstawie dostępnych danych). W obrębie każdej grupy o tej samej częstości, działania niepożądane są przedstawione według zmniejszającej się ciężkości.
Tabela 1 Częstość występowania działań niepożądanych semaglutydu podawanego doustnie
| Klasyfikacj a układów i narządów MedDRA | Bardzo często | Często | Niezbyt często | Rzadko | Bardzo rzadko | Częstość nieznana |
Zaburzenia układu immunolo-gicznego | nadwrażli-wośćc | reakcja ana- filaktyczn a | ||||
Zaburzenia metabolizm u i odżywiani a | hipoglikemi a podczas stosowania z insuliną lub | hipoglikemi a podczas stosowania z innymi doustnymi |
| Klasyfikacj a układów i narządów MedDRA | Bardzo często | Często | Niezbyt często | Rzadko | Bardzo rzadko | Częstość nieznana |
| pochodną sulfonylo-mocznikaa | lekami przeciwcu-krzycowymi a zmniejszeni e apetytu | |||||
Zaburzenia układu nerwowego | zawroty głowy dyzestezjae ból głowy | zaburzenia smaku | ||||
| Zaburzenia oka | powikłania wynikające z retinopatii cukrzycowe jb | nietętnicza przednia niedokrwienn a neuropatia nerwu wzrokowego (NAION) | ||||
| Zaburzenia serca | przyspiesze -nie częstości akcji serca | |||||
Zaburzenia żołądka i jelit | nudności biegunka | wymioty ból brzucha wzdęcie brzucha zaparcie dyspepsja zapalenie żołądka choroba refluksowa przełyku nadmierne wytwarzani e gazów jelitowych | odbijanie się opóźnione opróżnianie żołądka | ostre zapalenie trzustki | niedrożnoś ć jelitd, f | |
Zaburzenia wątroby i dróg żółciowych | kamica żółciowa | |||||
Zaburzenia ogólne i stany w miejscu podania | zmęczenie | |||||
| Badania diagnostycz -ne | zwiększona aktywność lipazy zwiększona aktywność amylazy | zmniejszeni e masy ciała |
- a) Hipoglikemię zdefiniowano jako stężenie glukozy we krwi < 3,0 mmol/l lub < 54 mg/dl.
- b) Do powikłań wynikających z retinopatii cukrzycowej należą: konieczność fotokoagulacji siatkówki, konieczność leczenia preparatami podawanymi do ciała szklistego, krwotok do ciała szklistego i utrata wzroku związana z cukrzycą (niezbyt często). Częstość określono na podstawie badania klinicznego oceniającego zdarzenia sercowo-naczyniowe podczas podskórnego podawania semaglutydu, jednak nie można wykluczyć, że stwierdzone ryzyko powikłań wynikających z retinopatii cukrzycowej dotyczy także produktu leczniczego Rybelsus.
- c) Termin ogólny obejmujący także zdarzenia niepożądane związane z nadwrażliwością, takie jak wysypka i pokrzywka.
- d) Na podstawie informacji uzyskanych po wprowadzeniu produktu do obrotu.
- e) Częstość określono na podstawie wyników badania PIONEER PLUS dla dawek 25 mg i 50 mg. Więcej informacji, patrz nagłówek Dyzestezja poniżej. Nie zaobserwowano różnic w częstości występowania dyzestezji podczas stosowania produktu leczniczego Rybelsus w dawkach 3 mg, 7 mg i 14 mg w badaniach klinicznych fazy IIIa, jednak zdarzenia te zgłaszano po wprowadzeniu produktu do obrotu.
- f) Termin ogólny obejmujący preferowane terminy (ang. Preferred Terms, PTs):„niedrożność jelit”, „niedrożność jelita”, „niedrożność jelita cienkiego”.
Opis wybranych działań niepożądanych
Hipoglikemia
Ciężką hipoglikemię obserwowano głównie podczas stosowania semaglutydu w skojarzeniu z pochodną sulfonylomocznika (< 0,1% pacjentów, < 0,001 zdarzenia na pacjento-rok) lub insuliną (1,1% pacjentów, 0,013 zdarzenia na pacjento-rok). Kilka przypadków (0,1% pacjentów, 0,001 zdarzenia na pacjento-rok) zaobserwowano podczas stosowania semaglutydu w skojarzeniu z doustnymi lekami przeciwcukrzycowymi innymi niż pochodne sulfonylomocznika.
Reakcje niepożądane ze strony układu pokarmowego
U 15% pacjentów leczonych semaglutydem wystąpiły nudności, u 10% wystąpiła biegunka, natomiast u 7% wystąpiły wymioty. W większości zdarzenia miały nasilenie od łagodnego do umiarkowanego i były krótkotrwałe. Doprowadziły one do zaprzestania leczenia u 4% pacjentów. Zdarzenia tego typu zgłaszano najczęściej w pierwszych miesiącach stosowania leczenia.
W badaniu PIONEER PLUS, podczas leczenia semaglutydem w dawce 25 mg i 50 mg, nudności wystąpiły u odpowiednio 27% i 27% pacjentów, biegunka u odpowiednio 13% i 14% pacjentów, a wymioty u odpowiednio 17% i 18% pacjentów. Wystąpienie tych zdarzeń skutkowało zakończeniem leczenia u odpowiednio 6% i 8% pacjentów.
Większość zdarzeń miało nasilenie łagodne do umiarkowanego i było krótkotrwałe. Zdarzenia były najczęściej zgłaszane podczas zwiększania dawki w pierwszych miesiącach leczenia.
U pacjentów z gastroparezą leczonych semaglutydem mogą wystąpić objawy ze strony układu pokarmowego o zwiększonej ciężkości lub nasileniu.
Potwierdzone rozpoznanie ostrego zapalenia trzustki było zgłaszane w badaniach klinicznych fazy IIIa, dla semaglutydu (< 0,1%) i dla produktu porównawczego (0,2%). W badaniu klinicznym PIONEER 6 oceniającym ryzyko sercowo-naczyniowe częstość potwierdzonego rozpoznania ostrego zapalenia trzustki wynosiła 0,1% dla semaglutydu i 0,2% dla placebo (patrz punkt 4.4). W badaniu klinicznym fazy IIIb SOUL oceniającym ryzyko sercowo-naczyniowe częstość potwierdzonego rozpoznania ostrego zapalenia trzustki wynosiła 0,4% dla semaglutydu i 0,4% dla placebo.
Powikłania wynikające z retinopatii cukrzycowej
W trwającym dwa lata badaniu klinicznym dotyczącym semaglutydu podawanego podskórnie wzięło udział 3297 pacjentów z cukrzycą typu 2 obciążonych dużym ryzykiem sercowo-naczyniowym i długim czasem trwania cukrzycy oraz nieprawidłowo kontrolowanym stężeniem glukozy we krwi. Oceniane w trakcie badania powikłania wynikające z retinopatii cukrzycowej wystąpiły u większej liczby pacjentów leczonych semaglutydem podawanym podskórnie (3,0%) w porównaniu do placebo (1,8%). Zdarzenia te obserwowano u pacjentów z potwierdzoną retinopatią cukrzycową leczonych insuliną. Różnica pomiędzy leczonymi grupami pojawiła się na początku badania i utrzymywała się przez cały czas trwania badania. Systematyczna ocena powikłań wynikających z retinopatii cukrzycowej była przeprowadzana tylko w badaniu dotyczącym oceny zdarzeń sercowo-naczyniowych podczas podskórnego podawania semaglutydu. W badaniach klinicznych dotyczących produktu leczniczego Rybelsus trwających do 18 miesięcy, w których uczestniczyło 6352 pacjentów z cukrzycą typu 2, zgłoszono podobny odsetek działań niepożądanych związanych z retinopatią cukrzycową u osób leczonych semaglutydem (4,2%) i u osób leczonych produktami porównawczymi (3,8%).
Nietętnicza przednia niedokrwienna neuropatia nerwu wzrokowego (NAION) Wyniki kilku dużych badań epidemiologicznych wskazują, że ekspozycja na semaglutyd u dorosłych z cukrzycą typu 2 jest związana z około dwukrotnym wzrostem względnego ryzyka rozwoju NAION, co odpowiada około jednemu dodatkowemu przypadkowi na 10 000 osobolat leczenia.
Immunogenność
W związku z potencjalnymi właściwościami immunogennymi produktów leczniczych zawierających białka lub peptydy, u osób stosujących semaglutyd może dojść do wytworzenia przeciwciał przeciwko semaglutydowi. Odsetek pacjentów z dodatnim wynikiem badania przeciwciał przeciwko semaglutydowi w dowolnym czasie po rozpoczęciu badania był mały (0,5%), a na końcu badania u żadnego z pacjentów nie występowały przeciwciała neutralizujące przeciwko semaglutydowi ani przeciwciała przeciwko semaglutydowi z neutralizującym wpływem na endogenny GLP-1.
Przyspieszenie częstości akcji serca
Podczas stosowania agonistów receptora GLP-1 zaobserwowano przyspieszenie częstości akcji serca. W badaniach fazy IIIa u pacjentów leczonych produktem Rybelsus zaobserwowano zwiększenie ilości uderzeń serca na minutę (bpm) średnio o 0 do 4 uderzeń względem wartości wyjściowych od 69 do 76 uderzeń serca na minutę (bpm).
Dyzestezja
Zdarzenia związane z obrazem klinicznym zmienionego czucia skórnego, takie jak: parestezja, ból skóry, wrażliwość skóry, dyzestezja i uczucie pieczenia skóry, zgłoszono u 2,1% i 5,2% pacjentów leczonych semaglutydem podawanym doustnie w dawce, odpowiednio, 25 mg and 50 mg. Zdarzenia miały nasilenie łagodne do umiarkowanego i u większości pacjentów ustąpiły w trakcie kontynuacji leczenia.
Zgłaszanie podejrzewanych działań niepożądanych
Po dopuszczeniu produktu leczniczego do obrotu istotne jest zgłaszanie podejrzewanych działań niepożądanych. Umożliwia to nieprzerwane monitorowanie stosunku korzyści do ryzyka stosowania produktu leczniczego. Osoby należące do fachowego personelu medycznego powinny zgłaszać wszelkie podejrzewane działania niepożądane za pośrednictwem krajowego systemu zgłaszania wymienionego w załączniku V.
4.9 Przedawkowanie
Objawy przedawkowania semaglutydu w badaniach klinicznych dotyczyły zaburzeń żołądka i jelit. W przypadku przedawkowania należy podjąć odpowiednie leczenie objawowe w zależności od przedmiotowych i podmiotowych objawów klinicznych. Z uwagi na długi okres półtrwania semaglutydu wynoszący około 1 tygodnia może istnieć konieczność przedłużenia obserwacji i leczenia objawów (patrz punkt 5.2). Brak specjalnego antidotum w przypadku przedawkowania semaglutydu.
5. WŁAŚCIWOŚCI FARMAKOLOGICZNE
5.1 Właściwości farmakodynamiczne
Grupa farmakoterapeutyczna: leki stosowane w cukrzycy, analogi glukagonopodobnego peptydu-1 (GLP-1), kod ATC: A10BJ06
Mechanizm działania
Semaglutyd to analog GLP-1 wykazujący 94% homologii sekwencji z ludzkim GLP-1. Semaglutyd pełni rolę agonisty receptora GLP-1; selektywnie wiąże się z receptorem GLP-1, aktywując go, podobnie jak natywny GLP-1.
GLP-1 to fizjologiczny hormon o wielorakim działaniu w zakresie regulowania apetytu i stężenia glukozy oraz czynności układu sercowo-naczyniowego. Jego wpływ na stężenie glukozy i apetyt jest związany z receptorami GLP-1 znajdującymi się w trzustce i mózgu.
Semaglutyd zmniejsza stężenie glukozy we krwi w sposób zależny od stężenia glukozy poprzez pobudzenie wydzielania insuliny i zmniejszenie wydzielania glukagonu, gdy stężenie glukozy we krwi jest duże. Mechanizm zmniejszania stężenia glukozy we krwi obejmuje również niewielkie opóźnienie we wczesnym poposiłkowym opróżnianiu żołądka. Podczas hipoglikemii semaglutyd zmniejsza wydzielanie insuliny, nie zaburzając wydzielania glukagonu. Mechanizm działania semaglutydu jest niezależny od drogi podania.
Semaglutyd zmniejsza masę ciała i masę tłuszczową w wyniku zmniejszenia podaży kalorii, w tym hamowania apetytu. Ponadto semaglutyd zmniejsza ochotę na pokarmy wysokotłuszczowe.
Receptory GLP-1 występują w sercu, naczyniach układu krążenia, układzie immunologicznym i nerkach. W badaniach klinicznych wykazano, że semaglutyd wywiera korzystny wpływ na stężenie lipidów w osoczu, obniża skurczowe ciśnienie krwi oraz zmniejsza stany zapalne. W badaniach na zwierzętach semaglutyd zmniejszał rozwój miażdżycy tętnic poprzez zapobieganie rozwojowi blaszki miażdżycowej i zmniejszanie stanu zapalnego blaszki.
Mechanizm działania semaglutydu zmniejszający ryzyko sercowo-naczyniowe jest prawdopodobnie wieloczynnikowy, częściowo wynikający z obniżenia HbA1c oraz z wpływu na znane czynniki ryzyka sercowo-nerkowo-metabolicznego, w tym zmniejszenie ciśnienia krwi i masy ciała, korzystny wpływ na profil lipidowy i czynność nerek oraz działanie przeciwzapalne odzwierciedlone w zmniejszeniu stężenia białka C-reaktywnego o wysokiej czułości (ang. high-sensitivity C-reactive protein, hsCRP). Dokładny mechanizm zmniejszający ryzyko sercowo-naczyniowe nie został ustalony.
Działanie farmakodynamiczne
Opisane poniżej oceny farmakodynamiczne wykonano po 12 tygodniach leczenia polegającego na doustnym podawaniu semaglutydu.
Stężenie glukozy na czczo i po posiłkach
Semaglutyd zmniejsza stężenie glukozy na czczo i po posiłkach. U pacjentów z cukrzycą typu 2 leczenie semaglutydem powodowało względne zmniejszenie stężenia glukozy w porównaniu do placebo o 22% [13; 30] na czczo oraz o 29% [19; 37] po posiłkach.
Wydzielanie glukagonu
Semaglutyd zmniejsza stężenie glukagonu po posiłkach. U pacjentów z cukrzycą typu 2 semaglutyd powodował następujące względne zmniejszenie stężenia glukagonu w porównaniu do placebo: zmniejszenie stężenia glukagonu po posiłkach o 29% [15; 41].
Opróżnianie żołądka
Semaglutyd powoduje niewielkie opóźnienie we wczesnym poposiłkowym opróżnianiu żołądka, z ekspozycją na paracetamol (AUC0-1h) o 31% [13; 46] mniejszą w trakcie pierwszej godziny po posiłku, zmniejszając tym samym szybkość, z jaką glukoza pojawia się w krwiobiegu po posiłku.
Stężenie lipidów na czczo i po posiłkach
Semaglutyd w porównaniu do placebo zmniejszał stężenia na czczo triglicerydów i cholesterolu we frakcji lipoprotein o bardzo małej gęstości (ang. very low density lipoprotein, VLDL) odpowiednio
o 19% [8; 28] i 20% [5; 33]. Poposiłkowa odpowiedź w postaci zmiany stężenia triglicerydów i cholesterolu VLDL po spożyciu wysokotłuszczowego posiłku uległa zmniejszeniu odpowiednio
o 24% [9; 36] i 21% [7; 32]. Stężenie ApoB48 było mniejsze zarówno na czczo, jak i po posiłku, odpowiednio o 25% [2; 42] i 30% [15; 43].
Skuteczność kliniczna i bezpieczeństwo stosowania
Skuteczność i bezpieczeństwo stosowania produktu leczniczego Rybelsus oceniono w ośmiu randomizowanych, kontrolowanych badaniach klinicznych fazy IIIa. W badaniach klinicznych fazy IIIa stosowano tabletki zawierające semaglutyd w dawkach 3 mg, 7 mg i 14 mg, które są biorównoważne z semaglutydem w dawkach 1,5 mg, 4 mg i 9 mg, odpowiednio. W siedmiu badaniach głównym celem była ocena skuteczności kontroli glikemii, a w jednym badaniu (PIONEER 6) głównym celem była ocena zdarzeń sercowo-naczyniowych.
W badaniach uczestniczyło 8842 zrandomizowanych pacjentów z cukrzycą typu 2 (5169 leczonych semaglutydem), w tym 1165 pacjentów z umiarkowanymi zaburzeniami czynności nerek. Średni wiek pacjentów wynosił 61 lat (od 18 do 92 lat), przy czym 40% pacjentów było w wieku 65 lat i powyżej, a 8% w wieku 75 lat i powyżej. Skuteczność stosowania semaglutydu porównano z placebo lub z produktami porównawczymi (sitagliptyną, empagliflozyną i liraglutydem).
Skuteczność i bezpieczeństwo stosowania semaglutydu podawanego raz na dobę w dawce 25 mg i 50 mg oceniono w badaniu fazy IIIb (PIONEER PLUS), do którego zrandomizowano 1606 pacjentów.
Przeprowadzono badanie kliniczne fazy IIIb oceniające wpływ na zdarzenia sercowo-naczyniowe (SOUL) z udziałem 9650 pacjentów, aby wykazać, że semaglutyd podawany doustnie obniża ryzyko wystąpienia poważnych niepożądanych zdarzeń sercowo-naczyniowych (ang. major adverse cardiovascular events, MACE) w porównaniu z placebo w połączeniu z leczeniem standardowym u pacjentów z cukrzycą typu 2 i rozpoznaną chorobą układu sercowo-naczyniowego i (lub) przewlekłą chorobą nerek.
Skuteczność semaglutydu była niezależna od wieku, płci, rasy, pochodzenia etnicznego, masy ciała, wartości BMI, czasu trwania cukrzycy, chorób górnego odcinka przewodu pokarmowego oraz stopnia zaburzenia czynności nerek w momencie rozpoczęcia badania.
PIONEER 1 — Monoterapia
W trwającym 26 tygodni badaniu klinicznym prowadzonym metodą podwójnie ślepej próby, 703 pacjentów z cukrzycą typu 2 w niewystarczającym stopniu kontrolowaną za pomocą diety i wysiłku fizycznego zrandomizowano do grup przyjmujących semaglutyd w dawce 3 mg, semaglutyd w dawce 7 mg, semaglutyd w dawce 14 mg lub placebo raz na dobę.
Tabela 2 Wyniki 26-tygodniowego badania klinicznego, porównującego semaglutyd z placebo w monoterapii (PIONEER 1)
Semaglutyd 7 mg | Semaglutyd 14 mg | Placebo | |
| Populacja objęta analizą (N) | 175 | 175 | 178 |
| HbA1c (%) | |||
| Wartość wyjściowa | 8,0 | 8,0 | 7,9 |
| Zmiana w stosunku do wartości wyjściowej1 | ‑1,2 | ‑1,4 | ‑0,3 |
| Różnica w porównaniu z placebo1 [95% CI] | ‑0,9 [‑1,1; ‑0,6]* | ‑1,1 [‑1,3; ‑0,9]* | - |
| Pacjenci (%), którzy osiągnęli HbA1c < 7,0% | 69§ | 77§ | 31 |
| Stężenie glukozy w osoczu na czczo (mmol/l) | |||
| Wartość wyjściowa | 9,0 | 8,8 | 8,9 |
Semaglutyd 7 mg | Semaglutyd 14 mg | Placebo | |
| Zmiana w stosunku do wartości wyjściowej1 | ‑1,5 | ‑1,8 | ‑0,2 |
| Różnica w porównaniu z placebo1 [95% CI] | ‑1,4 [‑1,9; ‑0,8]§ | ‑1,6 [‑2,1; ‑1,2]§ | - |
| Masa ciała (kg) | |||
| Wartość wyjściowa | 89,0 | 88,1 | 88,6 |
| Zmiana w stosunku do wartości wyjściowej1 | ‑2,3 | ‑3,7 | ‑1,4 |
| Różnica w porównaniu z placebo1 [95% CI] | ‑0,9 [‑1,9; 0,1] | ‑2,3 [‑3,1; ‑1,5]* | - |
1 Niezależnie od zaprzestania leczenia lub rozpoczęcia podawania leków doraźnych (model mieszany z użyciem wielokrotnych imputacji). * p< 0,001 (nieskorygowany, dwustronny) dla większej skuteczności, z korektą uwzględniającą liczebność. § p< 0,05, bez korekty uwzględniającej liczebność; w przypadku „pacjentów, którzy osiągnęli HbA1c < 7,0%”, wartość p dotyczy ilorazu szans.
PIONEER 2 — Porównanie semaglutydu z empagliflozyną, oba leki w skojarzeniu z metforminą W trwającym 52 tygodnie badaniu klinicznym prowadzonym metodą otwartej próby, 822 pacjentów z cukrzycą typu 2 zrandomizowano do grup przyjmujących semaglutyd w dawce 14 mg raz na dobę lub empagliflozynę w dawce 25 mg raz na dobę, oba leki w skojarzeniu z metforminą.
Tabela 3 Wyniki 52-tygodniowego badania klinicznego porównującego semaglutyd z empagliflozyną (PIONEER 2)
Semaglutyd 14 mg | Empagliflozyna 25 mg | |
| Populacja objęta analizą (N) | 411 | 410 |
| Tydzień 26 | ||
| HbA1c (%) | ||
| Wartość wyjściowa | 8,1 | 8,1 |
| Zmiana w stosunku do wartości wyjściowej1 | ‑1,3 | ‑0,9 |
Różnica w porównaniu z empagliflozyną1 [95% CI] | ‑0,4 [‑0,6; ‑0,3]* | - |
| Pacjenci (%), którzy osiągnęli HbA1c < 7,0% | 67§ | 40 |
| Stężenie glukozy w osoczu na czczo (mmol/l) | ||
| Wartość wyjściowa | 9,5 | 9,7 |
| Zmiana w stosunku do wartości wyjściowej1 | ‑2,0 | ‑2,0 |
| Różnica w porównaniu z empagliflozyną1 [95% CI] | 0,0 [‑0,2; 0,3] | - |
| Masa ciała (kg) | ||
| Wartość wyjściowa | 91,9 | 91,3 |
| Zmiana w stosunku do wartości wyjściowej1 | ‑3,8 | ‑3,7 |
| Różnica w porównaniu z empagliflozyną1 [95% CI] | ‑0,1 [‑0,7; 0,5] | - |
| Tydzień 52 | ||
| HbA1c (%) | ||
| Zmiana w stosunku do wartości wyjściowej1 | ‑1,3 | ‑0,9 |
Różnica w porównaniu z empagliflozyną1 [95% CI] | ‑0,4 [‑0,5; ‑0,3]§ | - |
| Pacjenci (%), którzy osiągnęli HbA1c < 7,0% | 66§ | 43 |
| Masa ciała (kg) | ||
| Zmiana w stosunku do wartości wyjściowej1 | ‑3,8 | ‑3,6 |
| Różnica w porównaniu z empagliflozyną1 [95% CI] | ‑0,2 [‑0,9; 0,5] | - |
1 Niezależnie od zaprzestania leczenia lub rozpoczęcia podawania leków doraźnych (model mieszany z użyciem wielokrotnych imputacji. * p< 0,001 (nieskorygowany, dwustronny) dla większej skuteczności, z korektą uwzględniającą liczebność.
§ p< 0,05, bez korekty uwzględniającej liczebność; w przypadku „pacjentów, którzy osiągnęli HbA1c < 7,0%”, wartość p dotyczy ilorazu szans.
PIONEER 3 — Porównanie semaglutydu i sitagliptyny, oba leki w skojarzeniu z metforminą lub metforminą i pochodną sulfonylomocznika
W trwającym 78 tygodni badaniu klinicznym prowadzonym metodą podwójnie ślepej i podwójnie maskowanej próby, 1864 pacjentów z cukrzycą typu 2 zrandomizowano do grup przyjmujących semaglutyd w dawce 3 mg, semaglutyd w dawce 7 mg, semaglutyd w dawce 14 mg lub sitagliptynę w dawce 100 mg raz na dobę, w każdym przypadku w skojarzeniu z metforminą lub w skojarzeniu z metforminą i pochodną sulfonylomocznika. Zmniejszenie wartości HbA1c i masy ciała utrzymywało się przez cały czas trwania badania wynoszący 78 tygodni.
Tabela 4 Wyniki 78-tygodniowego badania klinicznego porównującego semaglutyd z sitagliptyną (PIONEER 3)
Semaglutyd 7 mg | Semaglutyd 14 mg | Sitagliptyna 100 mg | |
| Populacja objęta analizą (N) | 465 | 465 | 467 |
| Tydzień 26 | |||
| HbA1c (%) | |||
| Wartość wyjściowa | 8,4 | 8,3 | 8,3 |
| Zmiana w stosunku do wartości wyjściowej1 | ‑1,0 | ‑1,3 | ‑0,8 |
Różnica w porównaniu z sitagliptyną1 [95% CI] | ‑0,3 [‑0,4; ‑0,1]* | ‑0,5 [‑0,6; ‑0,4]* | - |
| Pacjenci (%), którzy osiągnęli HbA1c < 7,0% | 44§ | 56§ | 32 |
| Stężenie glukozy w osoczu na czczo (mmol/l) | |||
| Wartość wyjściowa | 9,4 | 9,3 | 9,5 |
| Zmiana w stosunku do wartości wyjściowej1 | ‑1,2 | ‑1,7 | ‑0,9 |
| Różnica w porównaniu z sitagliptyną1 [95% CI] | ‑0,3 [‑0,6; 0,0]§ | ‑0,8 [‑1,1; ‑0,5]§ | - |
| Masa ciała (kg) | |||
| Wartość wyjściowa | 91,3 | 91,2 | 90,9 |
| Zmiana w stosunku do wartości wyjściowej1 | ‑2,2 | ‑3,1 | ‑0,6 |
| Różnica w porównaniu z sitagliptyną1 [95% CI] | ‑1,6 [‑2,0; ‑1,1]* | ‑2,5 [‑3,0; ‑2,0]* | - |
| Tydzień 78 | |||
| HbA1c (%) | |||
| Zmiana w stosunku do wartości wyjściowej1 | ‑0,8 | ‑1,1 | ‑0,7 |
| Różnica w porównaniu z sitagliptyną1 [95% CI] | ‑0,1 [‑0,3; 0,0] | ‑0,4 [‑0,6; ‑0,3]§ | - |
| Pacjenci (%), którzy osiągnęli HbA1c < 7,0% | 39§ | 45§ | 29 |
| Masa ciała (kg) | |||
| Zmiana w stosunku do wartości wyjściowej1 | ‑2,7 | ‑3,2 | ‑1,0 |
| Różnica w porównaniu z sitagliptyną1 [95% CI] | ‑1,7 [‑2,3; ‑1,0]§ | ‑2,1 [‑2,8; ‑1,5]§ | - |
1 Niezależnie od zaprzestania leczenia lub rozpoczęcia podawania leków doraźnych (model mieszany z użyciem wielokrotnych imputacji). * p< 0,001 (nieskorygowany, dwustronny) dla większej skuteczności, z korektą uwzględniającą liczebność. § p< 0,05, bez korekty uwzględniającej liczebność); w przypadku „pacjentów, którzy osiągnęli HbA1c < 7,0%”, wartość p dotyczy ilorazu szans.
PIONEER 4 — Porównanie semaglutydu z liraglutydem i placebo, wszystkie w skojarzeniu z metforminą lub metforminą i inhibitorem SGLT2
W trwającym 52 tygodnie badaniu klinicznym prowadzonym metodą podwójnie ślepej i podwójnie maskowanej próby, 711 pacjentów z cukrzycą typu 2 zrandomizowano do grup przyjmujących semaglutyd w dawce 14 mg, liraglutyd w dawce 1,8 mg we wstrzyknięciach podskórnych lub placebo raz na dobę, w każdym przypadku w skojarzeniu z metforminą lub w skojarzeniu z metforminą i inhibitorem SGLT2.
Tabela 5 Wyniki 52-tygodniowego badania klinicznego porównującego semaglutyd z liraglutydem i placebo (PIONEER 4)
Semaglutyd 14 mg | Liraglutyd 1,8 mg | Placebo | |
| Populacja objęta analizą (N) | 285 | 284 | 142 |
| Tydzień 26 | |||
| HbA1c (%) | |||
| Wartość wyjściowa | 8,0 | 8,0 | 7,9 |
| Zmiana w stosunku do wartości wyjściowej1 | ‑1,2 | ‑1,1 | ‑0,2 |
| Różnica w porównaniu z liraglutydem1 [95% CI] | ‑0,1 [‑0,3; 0,0] | - | - |
| Różnica w porównaniu z placebo1 [95% CI] | ‑1,1 [‑1,2; ‑0,9]* | - | - |
| Pacjenci (%), którzy osiągnęli HbA1c < 7,0% | 68§,a | 62 | 14 |
| Stężenie glukozy w osoczu na czczo (mmol/l) | |||
| Wartość wyjściowa | 9,3 | 9,3 | 9,2 |
| Zmiana w stosunku do wartości wyjściowej1 | ‑2,0 | ‑1,9 | ‑0,4 |
| Różnica w porównaniu z liraglutydem1 [95% CI] | ‑0,1 [‑0,4; 0,1] | - | - |
| Różnica w porównaniu z placebo1 [95% CI] | ‑1,6 [‑2,0; ‑1,3]§ | - | - |
| Masa ciała (kg) | |||
| Wartość wyjściowa | 92,9 | 95,5 | 93,2 |
| Zmiana w stosunku do wartości wyjściowej1 | ‑4,4 | ‑3,1 | ‑0,5 |
| Różnica w porównaniu z liraglutydem1 [95% CI] | ‑1,2 [‑1,9; ‑0,6]* | - | - |
Różnica w porównaniu z placebo1 [95% CI] | ‑3,8 [‑4,7; ‑3,0]* | - | - |
| Tydzień 52 | |||
| HbA1c (%) | |||
| Zmiana w stosunku do wartości wyjściowej1 | ‑1,2 | ‑0,9 | ‑0,2 |
| Różnica w porównaniu z liraglutydem1 [95% CI] | ‑0,3 [‑0,5; ‑0,1]§ | - | - |
| Różnica w porównaniu z placebo1 [95% CI] | ‑1,0 [‑1,2; ‑0,8]§ | - | - |
| Pacjenci (%), którzy osiągnęli HbA1c < 7,0% | 61§,a | 55 | 15 |
| Masa ciała (kg) | |||
| Zmiana w stosunku do wartości wyjściowej1 | ‑4,3 | ‑3,0 | ‑1,0 |
| Różnica w porównaniu z liraglutydem1 [95% CI] | ‑1,3 [‑2,1; ‑0,5]§ | - | - |
Różnica w porównaniu z placebo1 [95% CI] | ‑3,3 [‑4,3; ‑2,4]§ | - | - |
1 Niezależnie od zaprzestania leczenia lub rozpoczęcia podawania leków doraźnych (model mieszany z użyciem wielokrotnych imputacji). * p< 0,001 (nieskorygowany, dwustronny) dla większej skuteczności, z korektą uwzględniającą liczebność. § p< 0,05, bez korekty uwzględniającej liczebność; w przypadku „pacjentów, którzy osiągnęli HbA1c < 7,0%”, wartość p dotyczy ilorazu szans. a vs placebo
PIONEER 5 — Porównanie semaglutydu z placebo, oba leki w skojarzeniu z insuliną bazową lub metforminą i insuliną bazową lub metforminą i (lub) pochodną sulfonylomocznika, u pacjentów z umiarkowanymi zaburzeniami czynności nerek
W trwającym 26 tygodni badaniu klinicznym prowadzonym metodą podwójnie ślepej próby 324 pacjentów z cukrzycą typu 2 i umiarkowanymi zaburzeniami czynności nerek (eGFR 30–59 ml/min/1,73 m2) zrandomizowano do grup przyjmujących semaglutyd w dawce 14 mg lub placebo raz na dobę. Badany produkt dołączono do ustalonego schematu przeciwcukrzycowego leczenia pacjenta sprzed badania.
Tabela 6 Wyniki 26-tygodniowego badania porównującego semaglutyd z placebo u pacjentów z cukrzycą typu 2 i umiarkowanymi zaburzeniami czynności nerek (PIONEER 5)
Semaglutyd 14 mg | Placebo | |
| Populacja objęta analizą (N) | 163 | 161 |
| HbA1c (%) | ||
| Wartość wyjściowa | 8,0 | 7,9 |
| Zmiana w stosunku do wartości wyjściowej1 | ‑1,0 | ‑0,2 |
| Różnica w porównaniu z placebo1 [95% CI] | ‑0,8 [‑1,0; ‑0,6]* | - |
| Pacjenci (%), którzy osiągnęli HbA1c < 7,0% | 58§ | 23 |
| Stężenie glukozy w osoczu na czczo (mmol/l) | ||
| Wartość wyjściowa | 9,1 | 9,1 |
| Zmiana w stosunku do wartości wyjściowej1 | ‑1,5 | ‑0,4 |
| Różnica w porównaniu z placebo1 [95% CI] | ‑1,2 [‑1,7; ‑0,6]§ | - |
| Masa ciała (kg) | ||
| Wartość wyjściowa | 91,3 | 90,4 |
| Zmiana w stosunku do wartości wyjściowej1 | ‑3,4 | ‑0,9 |
| Różnica w porównaniu z placebo1 [95% CI] | ‑2,5 [‑3,2; ‑1,8]* | - |
1 Niezależnie od zaprzestania leczenia lub rozpoczęcia podawania leków doraźnych (model mieszany z użyciem wielokrotnych imputacji). * p< 0,001 (nieskorygowany, dwustronny) dla większej skuteczności, z korektą uwzględniającą liczebność. § p< 0,05, bez korekty uwzględniającej liczebność; w przypadku „pacjentów, którzy osiągnęli HbA1c < 7,0%”, wartość p dotyczy ilorazu szans.
PIONEER 7 — Porównanie semaglutydu i sitagliptyny, oba leki w skojarzeniu z metforminą, inhibitorami SGLT2, pochodną sulfonylomocznika lub tiazolidynodionami. Badanie dotyczące elastycznego dostosowania dawki
W trwającym 52 tygodnie badaniu klinicznym prowadzonym metodą otwartej próby, 504 pacjentów z cukrzycą typu 2 zrandomizowano do grup przyjmujących semaglutyd (elastyczne dostosowanie dawki 3 mg, 7 mg i 14 mg raz na dobę) lub sitagliptynę w dawce 100 mg raz na dobę, w każdym przypadku w skojarzeniu z jednym lub dwoma doustnymi produktami leczniczymi zmniejszającymi stężenie glukozy we krwi (metformina, inhibitory SGLT2, pochodne sulfonylomocznika lub tiazolidynodiony). Dawkę semaglutydu dostosowywano co 8 tygodni na podstawie odpowiedzi glikemicznej pacjenta i tolerancji. Dawka sitagliptyny wynosząca 100 mg pozostawała stała. Skuteczność i bezpieczeństwo stosowania semaglutydu oceniono w tygodniu 52.
W tygodniu 52. odsetek pacjentów leczonych semaglutydem w dawkach 3 mg, 7 mg i 14 mg wynosił odpowiednio około 10%, 30% i 60%.
Tabela 7 Wyniki 52-tygodniowego badania dotyczącego elastycznego dostosowania dawki, porównującego semaglutyd z sitagliptyną (PIONEER 7)
| Semaglutyd zmienna dawka | Sitagliptyna 100 mg | |
| Populacja objęta analizą (N) | 253 | 251 |
| HbA1c (%) | ||
| Wartość wyjściowa | 8,3 | 8,3 |
| Semaglutyd zmienna dawka | Sitagliptyna 100 mg | |
| Pacjenci (%), którzy osiągnęli HbA1c < 7,0%1 | 58* | 25 |
| Masa ciała (kg) | ||
| Wartość wyjściowa | 88,9 | 88,4 |
| Zmiana w stosunku do wartości wyjściowej1 | ‑2,6 | ‑0,7 |
| Różnica w porównaniu z sitagliptyną1 [95% CI] | ‑1,9 [‑2,6; ‑1,2]* | - |
1 Niezależnie od zaprzestania leczenia (16,6% pacjentów przyjmujących zmienną dawkę semaglutydu i 9,2% pacjentów przyjmujących sitagliptynę, przy czym odpowiednio 8,7% i 4,0% przypadków wynikało ze zdarzeń niepożądanych) lub rozpoczęcia podawania leków doraźnych (model mieszany z użyciem wielokrotnych imputacji). * p< 0,001 (nieskorygowany, dwustronny) dla większej skuteczności, z korektą uwzględniającą liczebność (w przypadku „pacjentów, którzy osiągnęli HbA1c < 7,0%”, wartość p dotyczy ilorazu szans).
PIONEER 8 — Porównanie semaglutydu z placebo, oba leki w skojarzeniu z insuliną i z metforminą lub bez metforminy
W trwającym 52 tygodnie badaniu klinicznym prowadzonym metodą podwójnie ślepej próby 731 pacjentów z cukrzycą typu 2 w niewystarczającym stopniu kontrolowaną za pomocą insuliny (insulina bazowa, insulina bazowa/bolus lub mieszkanka insuliny) z metforminą lub bez metforminy zrandomizowano do grup przyjmujących semaglutyd w dawce 3 mg, semaglutyd w dawce 7 mg, semaglutyd w dawce 14 mg lub placebo raz na dobę.
Tabela 8 Wyniki 52-tygodniowego badania klinicznego porównującego semaglutyd z placebo w skojarzeniu z insuliną (PIONEER 8)
Semaglutyd 7 mg | Semaglutyd 14 mg | Placebo | |
| Populacja objęta analizą (N) | 182 | 181 | 184 |
| Tydzień 26 (dawka insuliny ograniczona do poziomu wyjściowego) | |||
| HbA1c (%) | |||
| Wartość wyjściowa | 8,2 | 8,2 | 8,2 |
| Zmiana w stosunku do wartości wyjściowej1 | ‑0,9 | ‑1,3 | ‑0,1 |
Różnica w porównaniu z placebo1 [95% CI] | ‑0,9 [‑1,1; ‑0,7]* | ‑1,2 [‑1,4; ‑1,0]* | - |
| Pacjenci (%), którzy osiągnęli HbA1c < 7,0% | 43§ | 58§ | 7 |
| Stężenie glukozy w osoczu na czczo (mmol/l) | |||
| Wartość wyjściowa | 8,5 | 8,3 | 8,3 |
| Zmiana w stosunku do wartości wyjściowej1 | ‑1,1 | ‑1,3 | 0,3 |
Różnica w porównaniu z placebo1 [95% CI] | ‑1,4 [‑1,9; ‑0,8]§ | ‑1,6 [‑2,2; ‑1,1]§ | - |
| Masa ciała (kg) | |||
| Wartość wyjściowa | 87,1 | 84,6 | 86,0 |
| Zmiana w stosunku do wartości wyjściowej1 | ‑2,4 | ‑3,7 | ‑0,4 |
Różnica w porównaniu z placebo1 [95% CI] | ‑2,0 [‑3,0; ‑1,0]* | ‑3,3 [‑4,2; ‑2,3]* | - |
| Tydzień 52 (nieograniczona dawka insuliny)+ | |||
| HbA1c (%) | |||
| Zmiana w stosunku do wartości wyjściowej1 | ‑0,8 | ‑1,2 | ‑0,2 |
Semaglutyd 7 mg | Semaglutyd 14 mg | Placebo | |
| Różnica w porównaniu z placebo1 [95% CI] | ‑0,6 [‑0,8; ‑0,4]§ | ‑0,9 [‑1,1; ‑0,7]§ | - |
| Pacjenci (%), którzy osiągnęli HbA1c < 7,0% | 40§ | 54§ | 9 |
| Masa ciała (kg) | |||
| Zmiana w stosunku do wartości wyjściowej1 | ‑2,0 | ‑3,7 | 0,5 |
| Różnica w porównaniu z placebo1 [95% CI] | ‑2,5 [‑3,6; ‑1,4]§ | ‑4,3 [‑5,3; ‑3,2]§ | - |
1 Niezależnie od zaprzestania leczenia lub rozpoczęcia podawania leków doraźnych (model mieszany z użyciem wielokrotnych imputacji). * p< 0,001 (nieskorygowany, dwustronny) dla większej skuteczności, z korektą uwzględniającą liczebność. §p< 0,05, bez korekty uwzględniającej liczebność); w przypadku „pacjentów, którzy osiągnęli HbA1c < 7,0%”, wartość p dotyczy ilorazu szans. + Całkowita dawka insuliny na dobę w tygodniu 52. była statystycznie istotnie mniejsza w przypadku przyjmowania semaglutydu niż w przypadku placebo.
PIONEER PLUS – Skuteczność i bezpieczeństwo semaglutydu podawanego doustnie raz na dobę w dawce 25 mg i 50 mg w porównaniu do dawki 14 mg u pacjentów z cukrzycą typu 2. 1606 pacjentów z cukrzycą typu 2 przyjmujących stałą dawkę 1-3 doustnych leków przeciwcukrzycowych (ang. oral anti-diabetic drugs, OADs) (metforminę, sulfonylomocznik, inhibitory SGLT2 lub inhibitory DPP-4*), zrandomizowanych do 68-tygodniowego podwójnie zaślepionego badania klinicznego, stosowało raz na dobę podtrzymujące dawki semaglutydu 14 mg, 25 mg lub 50 mg.
*leczenie inhibitorami DPP-4 zostało przerwane w momencie randomizacji.
Leczenie semaglutydem w dawce 25 mg i 50 mg podawanym raz na dobę wykazało większą skuteczność w zmniejszeniu HbA1c oraz masy ciała w porównaniu z leczeniem semaglutydem w dawce 14 mg (patrz Tabela 9). Dane uzyskane w 68 tygodniu potwierdzają utrzymujący się wpływ leczenia semaglutydem doustnym w dawce 14 mg, 25 mg i 50 mg na HbA1c i masę ciała (patrz Rysunek 1).
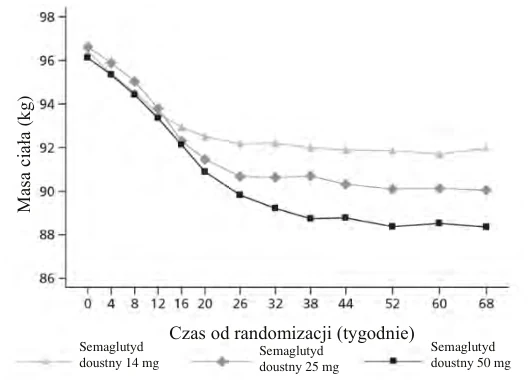
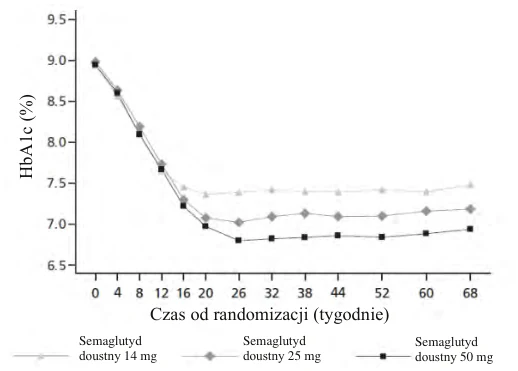
Rysunek 1 Średnia wartość HbA1c oraz średnia masa ciała (kg) od wartości wyjściowej do 68 tygodnia
Tabela 9 Wyniki 52-tygodniowego badania klinicznego porównującego semaglutyd 25 mg i 50 mg z semaglutydem 14 mg (PIONEER PLUS)
Semaglutyd 14 mg2 (Biorównoważność z 9 mg) | Semaglutyd 25 mg | Semaglutyd 50 mg | |
| Populacja objęta analizą (N) | 536 | 535 | 535 |
| Tydzień 52 | |||
| HbA1c (%) | |||
| Wartość wyjściowa | 8,9 | 9,0 | 8,9 |
1 Niezależnie od zaprzestania leczenia lub rozpoczęcia podawania leków doraźnych (model mieszany z użyciem wielokrotnych imputacji). * p< 0,001 (nieskorygowany, dwustronny) dla większej skuteczności, z korektą uwzględniającą liczebność. § p< 0,05, bez korekty uwzględniającej liczebność; w przypadku „pacjentów, którzy osiągnęli HbA1c < 7,0%”, wartość p dotyczy ilorazu szans. 2 Biorównoważność została potwierdzona pomiędzy dawkami 9 mg i 14 mg, patrz punkt 5.2 Właściwości farmakokinetyczne.
Wpływ na zdarzenia sercowo-naczyniowe
SOUL: Badanie oceniające wpływ na zdarzenia sercowo-naczyniowe u pacjentów z cukrzycą typu 2 W badaniu prowadzonym metodą podwójnie ślepej próby, kontrolowanym za pomocą placebo i zależnym od wystąpienia zdarzeń, 9650 pacjentów w wieku 50 lat lub powyżej z cukrzycą typu 2 obciążonych dużym ryzykiem sercowo-naczyniowym definiowanym jako występowanie rozpoznanej choroby sercowo-naczyniowej i (lub) przewlekłej choroby nerek, zrandomizowano do grup przyjmujących semaglutyd w dawce 14 mg lub placebo raz na dobę w połączeniu z leczeniem standardowym.
U 5468 pacjentów (56,7%) występowała rozpoznana choroba sercowo-naczyniowa bez przewlekłej choroby nerek, u 1241 (12,9%) pacjentów występowała wyłącznie przewlekła choroba nerek, a u 2620 (27,2%) pacjentów występowała zarówno choroba sercowo-naczyniowa, jak i choroba nerek. Średni wiek pacjentów w punkcie wyjściowym wynosił 66,1 lat, a 71,1% pacjentów stanowili mężczyźni. Średni czas trwania cukrzycy wynosił 15,4 lat, średnia wartość HbA1c wynosiła 8,0%, średni wskaźnik BMI wynosił 31,1 kg/m2, a średnia wartość eGFR wynosiła 73,8 ml/min/1,73 m2. W wywiadzie medycznym: udar mózgu (15,4%), zawał serca (40,0%) i choroba tętnic obwodowych (15,7%). W punkcie wyjściowym 26,9% pacjentów leczono inhibitorami kotransportera sodowo-glukozowego 2 (ang. sodium-glucose cotransporter 2, SGLT2).
Pierwszorzędowy punkt końcowy określono jako czas od randomizacji do pierwszego wystąpienia poważnego, niepożądanego zdarzenia sercowo-naczyniowego (ang. major adverse cardiovascular event, MACE): zgonu z przyczyn sercowo-naczyniowych, niezakończonego zgonem zawału serca lub niezakończonego zgonem udaru mózgu. Pierwszorzędowy punkt końcowy, czas do pierwszego MACE, zaobserwowano u 1247 z 9650 pacjentów włączonych do badania, pierwsze 579 MACE
Semaglutyd 14 mg2 (Biorównoważność z 9 mg) | Semaglutyd 25 mg | Semaglutyd 50 mg | |
| Zmiana w stosunku do wartości wyjściowej1 | ‑1,5 | ‑1,8 | ‑2,0 |
| Różnica w porównaniu z Rybelsus 14 mg1 [95% CI] | ‑0,27 [‑0,42; ‑0,12]* | ‑0,53 [‑0,68: ‑0,38]* | |
| Pacjenci (%), którzy osiągnęli HbA1c < 7,0% | 39,0§ | 50,5§ | 63,0§ |
| Pacjenci (%), którzy osiągnęli HbA1c ≤ 6,5% | 25,8§ | 39,6§ | 51,2§ |
| Stężenie glukozy w osoczu na czczo (mmol/l) | |||
| Wartość wyjściowa | 10,8 | 11,0 | 10,8 |
| Zmiana w stosunku do wartości wyjściowej1 | ‑2,3 | ‑2,8 | ‑3,2 |
| Różnica w porównaniu z Rybelsus 14 mg1 [95% CI] | ‑0,46 [‑0,79; ‑0,13]§ | ‑0,82 [‑1,15; ‑0,49]§ | |
| Masa ciała (kg) | |||
| Wartość wyjściowa | 96,4 | 96,6 | 96,1 |
| Zmiana w stosunku do wartości wyjściowej1 | ‑4,4 | ‑6,7 | ‑8,0 |
| Różnica w porównaniu z Rybelsus 14 mg1 [95% CI] | ‑2,32 [‑3,11: ‑1,53]* | ‑3,63 [‑4,42; ‑2,84]* |
(12,0%) wystąpiło wśród 4825 pacjentów leczonych semaglutydem, w porównaniu do pierwszych 668 MACE (13,8%) wśród 4825 pacjentów otrzymujących placebo.
Większa skuteczność semaglutydu w porównaniu do placebo dotycząca MACE została potwierdzona współczynnikiem ryzyka wynoszącym 0,86 [0,77; 0,96] [95% CI], co odpowiada względnemu zmniejszeniu ryzyka MACE o 14% (patrz Rysunek 2). Działanie semaglutydu zmniejszające MACE było spójne we wszystkich subpopulacjach zdefiniowanych według wieku, płci, rasy, pochodzenia etnicznego, wyjściowej wartości wskaźnika BMI oraz stopnia niewydolności nerek.
Analiza pierwszego złożonego incydentu nerkowego (pierwszy potwierdzający drugorzędowy punkt końcowy) wykazała współczynnik ryzyka wynoszący 0,91 [0,80; 1,05] [95% CI].
Dane z okresu trwania badania oraz na podstawie pełnej analizy. Wartości szacunkowe skumulowanej częstości występowania opierają się na czasie od randomizacji do wystąpienia pierwszego MACE potwierdzonego przez EAC, ze zgonem nie z przyczyn CV modelowane jako ryzyko konkurencyjne przy użyciu estymatora Aalena-Johansena. Uczestnicy bez wystąpienia zdarzeń branych pod uwagę na koniec trwania badania nie byli analizowani. Czas od randomizacji do wystąpienia pierwszego MACE był analizowany przy użyciu modelu proporcjonalnego ryzyka Coxa z leczeniem jako czynnikiem bezwzględnie ustalonym. Współczynnik ryzyka i przedział ufności są skorygowane do grupowego projektu sekwencyjnego przy użyciu kolejności ilorazu prawdopodobieństwa. CV: sercowo-naczyniowy, EAC: komisja oceniające zdarzenie, MACE: poważne niepożądane zdarzenie sercowo-naczyniowe.
Rysunek 2 Czas od randomizacji do pierwszego MACE. Wykres skumulowanej częstości występowania
Liczba zdarzeń/ 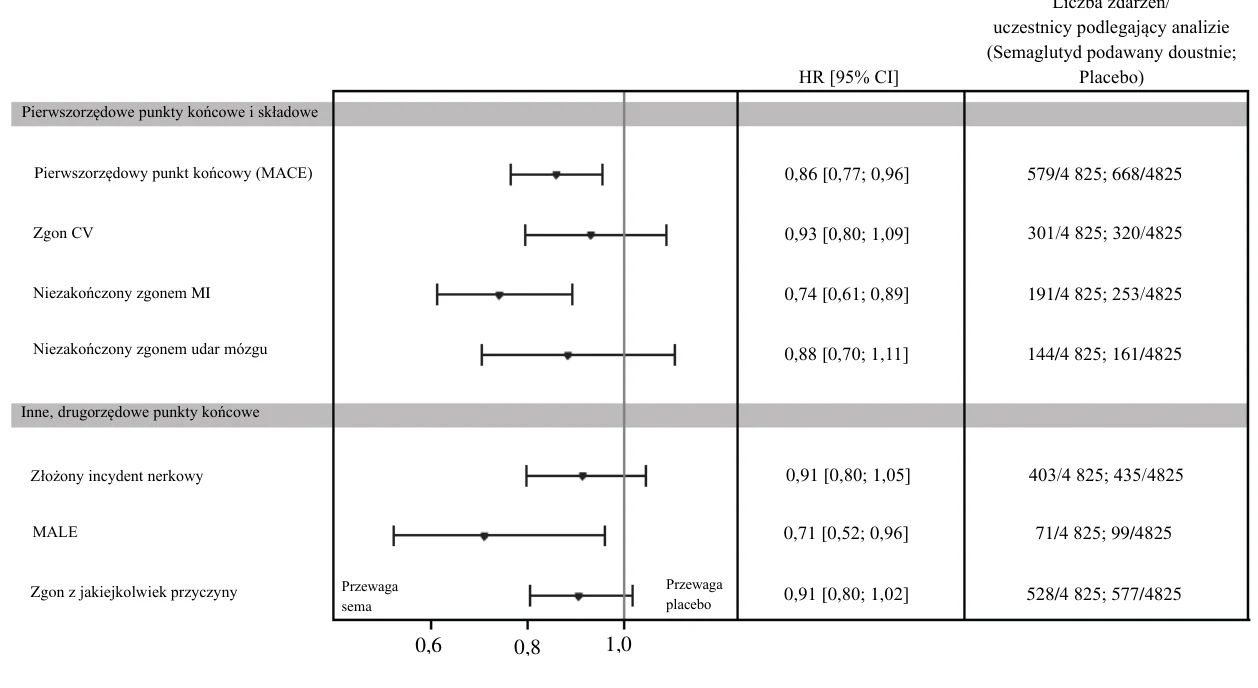
Dane z okresu trwania badania oraz na podstawie pełnej analizy. Czas od randomizacji do poszczególnego punktu końcowego był analizowany przy użyciu modelu proporcjonalnego ryzyka Coxa z leczeniem jako czynnikiem bezwzględnie ustalonym. Uczestnicy bez wystąpienia zdarzeń branych pod uwagę na koniec trwania badania nie byli analizowani. Dla pierwszorzędowego punktu końcowego, HR i CI są skorygowane do grupowego projektu sekwencyjnego przy użyciu kolejności ilorazu prawdopodobieństwa. Do zgonu CV wliczone są zarówno zgon z przyczyn sercowo-naczyniowych oraz nieustalona przyczyna zgonu.
HR: współczynnik ryzyka, CI: przedział ufności, CV: sercowo-naczyniowy, MI: zawał serca.
Złożony incydent nerkowy: punkt końcowy obejmujący zgon z przyczyn sercowo-naczyniowych, zgon z przyczyn nerkowych, wystąpienie trwałego ≥ 50% zmniejszenia szacowanego współczynnika przesączania kłębuszkowego (CKD-EPI) w porównaniu z wartością wyjściową, wystąpienie trwałej wartości eGFR (CKD-EPI) < 15 ml/min/1,73 m² lub rozpoczęcie przewlekłej terapii nerkozastępczej (dializa lub przeszczep nerki).
MALE: poważne niepożądane zdarzenia związane z kończynami (ang. major adverse limb events); złożony punkt końcowy obejmujący hospitalizację z powodu ostrego lub przewlekłego niedokrwienia kończyny.
Rysunek 3: Wynik leczenia z uwzględnieniem pierwszorzędowego punktu końcowego, jego składowych oraz innych, drugorzędowych punktów końcowych (SOUL)
PIONEER 6: Badanie oceniające wpływ na zdarzenia sercowo-naczyniowe u pacjentów z cukrzycą typu 2
W badaniu prowadzonym metodą podwójnie ślepej próby (PIONEER 6), 3183 pacjentów w wieku 50 lat lub powyżej z cukrzycą typu 2 obciążonych dużym ryzykiem sercowo-naczyniowym zrandomizowano do grup przyjmujących semaglutyd w dawce 14 mg raz na dobę lub placebo w połączeniu z leczeniem standardowym. Mediana okresu obserwacji wynosiła 16 miesięcy. Badanie PIONEER 6 było badaniem klinicznym oceniającym wpływ na zdarzenia sercowo-naczyniowe (ang. cardiovascular outcomes trial, CVOT), przeprowadzonym przed dopuszczeniem produktu leczniczego do obrotu, mającym na celu ustalenie bezpieczeństwa sercowo-naczyniowego.
Głównym punktem końcowym był czas od randomizacji do wystąpienia pierwszego poważnego, niepożądanego zdarzenia sercowo-naczyniowego (ang. Major adverse cardiovascular event, MACE): zgonu z przyczyn sercowo-naczyniowych, niezakończonego zgonem zawału serca lub niezakończonego zgonem udaru mózgu.
Całkowita liczba pierwszych zdarzeń MACE wyniosła 137: 61 (3,8%) w grupie przyjmującej semaglutyd i 76 (4,8%) w grupie przyjmującej placebo. W wyniku analizy czasu do wystąpienia pierwszego zdarzenia MACE uzyskano współczynnik ryzyka wynoszący 0,79 [0,57; 1,11]95% CI.
Masa ciała
Pod koniec leczenia semaglutydem 27-65,7% pacjentów osiągnęło zmniejszenie masy ciała o ≥ 5%, a 6-34,7% osiągnęło zmniejszenie masy ciała o ≥ 10%, w porównaniu z odpowiednio 12-39% i 2-8% podczas leczenia aktywnymi produktami porównawczymi.
W badaniu SOUL oceniającym wpływ na zdarzenia sercowo-naczyniowe zaobserwowano zmniejszenie masy ciała od punktu wyjściowego do 104. tygodnia przyjmowania semaglutydu w porównaniu do placebo w połączeniu z leczeniem standardowym (-4,22 kg w porównaniu do -1,27 kg).
Ciśnienie krwi
Leczenie semaglutydem obniżyło skurczowe ciśnienie krwi o 2-7 mmHg.
Dzieci i młodzież
Europejska Agencja Leków wstrzymała obowiązek dołączania wyników badań produktu leczniczego Rybelsus w jednej lub kilku podgrupach populacji dzieci i młodzieży z cukrzycą typu 2 (stosowanie u dzieci i młodzieży, patrz punkt 4.2).
5.2 Właściwości farmakokinetyczne
Opracowano dwie formuły semaglutydu w tabletkach:
- 1,5 mg, 4 mg i 9 mg (okrągłe tabletki)
- 3 mg, 7 mg i 14 mg (owalne tabletki)
Dla obu formuł oczekiwana jest podobna skuteczność działania i bezpieczeństwo stosowania. Dawki biorównoważne obu formuł przedstawiono w poniższej tabeli.
Tabela 10 Dwie doustne formuły odpowiadające sobie jednakową skutecznością
| Dawka | Jedna okrągła tabletka | Jedna owalna tabletka | |
| Dawka początkowa | 1,5 mg | jednakowa skuteczność z | 3 mg |
| Dawki podtrzymujące | 4 mg | jednakowa skuteczność z | 7 mg |
| 9 mg | jednakowa skuteczność z | 14 mg |
Wchłanianie
Semaglutyd podawany doustnie charakteryzuje mała całkowita dostępność biologiczna i zmienne wchłanianie. Codzienne podawanie zgodnie z zalecanym dawkowaniem w połączeniu z długim okresem półtrwania zmniejsza dobowe wahania ekspozycji.
Właściwości farmakokinetyczne semaglutydu zostały dokładnie scharakteryzowane u osób zdrowych i pacjentów z cukrzycą typu 2. Maksymalne stężenie semaglutydu w osoczu występuje po około godzinie od podania dawki doustnie. Stabilne stężenie osiągano po 4–5 tygodniach podawania leku raz na dobę. U pacjentów z cukrzycą typu 2 średnie stężenia w stanie stacjonarnym wynosiły w przybliżeniu, jak podano poniżej:
7 mg: Średnie stężenie wynosiło 7 nmol/l, przy czym u 90% pacjentów leczonych semaglutydem w dawce 7 mg wykazano średnie stężenie pomiędzy 2 a 22 nmol/l.
14 mg: Średnie stężenie wynosiło 15 nmol/l, przy czym u 90% pacjentów leczonych semaglutydem w dawce 14 mg wykazano średnie stężenie pomiędzy 4 a 45 nmol/l.
25 mg: Średnie stężenie wynosiło 47 nmol/l, przy czym u 90% pacjentów leczonych semaglutydem w dawce 25 mg wykazano średnie stężenie pomiędzy 11 a 142 nmol/l.
50 mg: Średnie stężenie wynosiło 92 nmol/l, przy czym u 90% pacjentów leczonych semaglutydem w dawce 50 mg wykazano średnie stężenie pomiędzy 23 a 279 nmol/l.
Ekspozycja ogólnoustrojowa na semaglutyd zwiększała się w sposób proporcjonalny do dawki w formułach (tj. między 7 mg i 14 mg oraz między 25 mg i 50 mg), z większą biodostępnością dla mocy 25 i 50 mg.
Na podstawie danych z badań in vitro ustalono, że sól sodowa kwasu salkaprozowego ułatwia wchłanianie semaglutydu. Semaglutyd wchłania się głównie w żołądku.
Szacowana biodostępność semaglutydu po podaniu doustnym wynosi około 1% dla mocy 3 mg, 7 mg i 14 mg oraz do 2% dla mocy 25 mg i 50 mg. Zmienność wchłaniania między pacjentami była duża (współczynnik zmienności wynosił około 100%). Oszacowanie zmienności biodostępności u danego pacjenta nie było wiarygodne.
Wchłanianie semaglutydu zmniejsza się, jeśli zostanie przyjęty wraz z posiłkiem lub dużą ilością wody. Badano różne schematy dawkowania semaglutydu. Badania wykazały, że wydłużenie czasu pozostawania na czczo przed i po przyjęciu dawki powoduje zwiększenie wchłaniania (patrz punkt 4.2).
Dystrybucja
Szacowana bezwzględna objętość dystrybucji u pacjentów z cukrzycą typu 2 wynosi około 8 l. Semaglutyd w znacznym stopniu wiąże się z białkami osocza (> 99%).
Metabolizm
Semaglutyd jest metabolizowany na drodze proteolitycznego rozkładu szkieletu peptydowego z następczą beta-oksydacją łańcucha bocznego kwasu tłuszczowego. Przypuszcza się, że w metabolizmie semaglutydu uczestniczy enzym obojętna endopeptydaza (NEP).
Eliminacja
Semaglutyd jest wydalany głównie z moczem i kałem. Około 3% wchłoniętej dawki jest wydalane z moczem jako semaglutyd w formie niezmienionej.
Przy okresie półtrwania w fazie eliminacji wynoszącym w przybliżeniu 1 tydzień, semaglutyd powinien pozostawać w krążeniu przez około 5 tygodni po podaniu ostatniej dawki. U pacjentów z cukrzycą typu 2 klirens semaglutydu wynosi około 0,04 l/h.
Szczególne grupy pacjentów
Osoby w podeszłym wieku
Na podstawie danych z badań klinicznych z udziałem pacjentów w wieku do 92 lat, stwierdzono, że wiek pacjentów nie miał wpływu na farmakokinetykę semaglutydu.
Płeć
Płeć pacjentów nie miała istotnego klinicznie wpływu na farmakokinetykę semaglutydu.
Rasa i pochodzenie etniczne
Rasa (przedstawiciele rasy białej, rasy czarnej lub afroamerykańskiej, rasy azjatyckiej) i pochodzenie etniczne (Hiszpanie, Latynosi, osoby pochodzenia nielatynoskiego, niehiszpańskiego) nie miały istotnego klinicznie wpływu na farmakokinetykę semaglutydu.
Masa ciała
Masa ciała miała wpływ na ekspozycję na semaglutyd. Większa masa ciała jest związana z mniejszą ekspozycją. W badaniach klinicznych odpowiednią ekspozycję ogólnoustrojową osiągnięto u pacjentów z masą ciała w zakresie od 40 do 212 kg.
Zaburzenia czynności nerek
Zaburzenia czynności nerek nie miały istotnego klinicznie wpływu na farmakokinetykę semaglutydu. Właściwości farmakokinetyczne semaglutydu oceniano u pacjentów z łagodnymi, umiarkowanymi lub ciężkimi zaburzeniami czynności nerek oraz u pacjentów w końcowym stadium choroby nerek wymagającym dializy w porównaniu z pacjentami z prawidłową czynnością nerek w badaniu, w którym semaglutyd był podawany raz na dobę przez 10 kolejnych dni. Takie same wnioski wyciągnięto na podstawie danych uzyskanych z badań fazy IIIa dotyczących pacjentów z cukrzycą typu 2 i zaburzeniami czynności nerek.
Zaburzenia czynności wątroby
Zaburzenia czynności wątroby nie miały istotnego klinicznie wpływu na farmakokinetykę semaglutydu. Właściwości farmakokinetyczne semaglutydu oceniano u pacjentów z łagodnymi, umiarkowanymi lub ciężkimi zaburzeniami czynności wątroby w porównaniu z pacjentami z prawidłową czynnością wątroby w badaniu, w którym semaglutyd był podawany raz na dobę przez 10 kolejnych dni.
Choroby górnego odcinka przewodu pokarmowego
Choroby górnego odcinka przewodu pokarmowego [zapalenie żołądka i (lub) refluks żołądkowo-przełykowy] nie miały istotnego klinicznie wpływu na farmakokinetykę semaglutydu. Właściwości farmakokinetyczne oceniono u pacjentów z cukrzycą typu 2 i chorobami górnego odcinka przewodu pokarmowego lub bez nich, po podaniu semaglutydu raz na dobę przez 10 kolejnych dni. Takie same wnioski wyciągnięto na podstawie danych uzyskanych z badań fazy IIIa dotyczących pacjentów z cukrzycą typu 2 i chorobami górnego odcinka przewodu pokarmowego.
Dzieci i młodzież
Nie badano stosowania semaglutydu u dzieci i młodzieży.
5.3 Przedkliniczne dane o bezpieczeństwie
Dane niekliniczne, wynikające z konwencjonalnych badań farmakologicznych dotyczących bezpieczeństwa, badań toksyczności po podaniu wielokrotnym lub genotoksyczności, nie ujawniają szczególnego zagrożenia dla człowieka.
Wynikiem działania leków z grupy agonistów receptora GLP-1 u gryzoni były nie stanowiące zagrożenia dla życia guzy tarczycy wywodzące się z komórek C. W trwających dwa lata badaniach nad rakotwórczością u szczurów i myszy semaglutyd przy klinicznie istotnej ekspozycji wywoływał guzy tarczycy wywodzące się z komórek C. Nie zaobserwowano występowania żadnych innych guzów związanych z leczeniem. Guzy wywodzące się z komórek C u gryzoni są wynikiem niegenotoksycznego, swoistego mechanizmu, w którym pośredniczy receptor GLP-1, a na który gryzonie są szczególnie wrażliwe. Znaczenie tego mechanizmu u ludzi uważa się za niewielkie, lecz nie można wykluczyć go całkowicie.
W badaniach płodności u szczurów semaglutyd nie wpływał na reprodukcyjność ani płodność samców. U samic szczurów przy dawkach powodujących zmniejszenie masy ciała matki stwierdzano wydłużenie cyklu jajeczkowania oraz niewielkie skrócenie fazy ciałka żółtego (zmniejszenie liczby owulacji).
W badaniach rozwoju zarodkowo-płodowego szczurów semaglutyd wykazywał działanie embriotoksyczne przy ekspozycji mniejszej niż ekspozycja klinicznie istotna. Semaglutyd wywoływał znaczne zmniejszenie masy ciała matki oraz przeżywalności i wzrostu zarodków. U płodów obserwowano ciężkie deformacje szkieletowe i trzewne, w tym wpływ na kości długie, żebra, kręgi, ogon, naczynia krwionośne i komory mózgu. Wyniki oceny mechanistycznej wskazują, że mechanizm embriotoksyczności obejmował zachodzące za pośrednictwem receptorów GLP-1 zaburzenie podaży substancji odżywczych do zarodka poprzez szczurzy pęcherzyk żółtkowy. Ze względu na różnice w anatomii i czynności pęcherzyka żółtkowego między poszczególnymi gatunkami oraz ze względu na brak ekspresji receptora GLP-1 w pęcherzyku żółtkowym u naczelnych innych niż ludzie, uznaje się za mało prawdopodobne, że opisywany mechanizm może mieć znaczenie u ludzi. Jednakże, nie można wykluczyć bezpośredniego wpływu semaglutydu na płód.
W badaniach dotyczących szkodliwego wpływu na reprodukcję królików i małp cynomolgus stwierdzono zwiększony odsetek poronień i nieznacznie zwiększoną częstość nieprawidłowości rozwoju płodu przy klinicznie istotnej ekspozycji. Te obserwacje były zbieżne ze znacznym zmniejszeniem masy ciała matki, wynoszącym do 16%. Nie wiadomo, czy obserwowane skutki miały związek ze zmniejszonym spożyciem pokarmów przez matkę w związku z bezpośrednim działaniem na GLP-1.
Dokonano oceny wzrostu i rozwoju pourodzeniowego u małp cynomolgus. Stwierdzono nieznacznie mniejsze rozmiary niemowląt przy urodzeniu, jednak w okresie karmienia piersią różnice ulegały zatarciu.
U młodych szczurów semaglutyd powodował opóźnienie dojrzewania płciowego zarówno u samców, jak i u samic. Obserwowane opóźnienia nie miały wpływu na płodność i zdolność do reprodukcji u każdej z płci, jak również na zdolność utrzymania ciąży u samic.
6. DANE FARMACEUTYCZNE
6.1 Wykaz substancji pomocniczych
3 mg, 7 mg i 14 mg:
Sól sodowa kwasu salkaprozowego
Powidon K90
Celuloza, mikrokrystaliczna
Magnezu stearynian
25 mg i 50 mg:
Sól sodowa kwasu salkaprozowego
Magnezu stearynian
6.2 Niezgodności farmaceutyczne
Nie dotyczy.
6.3 Okres ważności
3 mg: 2 lata.
7 mg: 30 miesięcy.
14 mg: 30 miesięcy.
25 mg: 3 lata.
50 mg: 3 lata.
6.4 Specjalne środki ostrożności podczas przechowywania
Przechowywać w oryginalnym blistrze w celu ochrony przed światłem i wilgocią. Brak specjalnych zaleceń dotyczących temperatury przechowywania produktu leczniczego.
6.5 Rodzaj i zawartość opakowania
Blistry z folii aluminiowej (Aluminium/Aluminium). Wielkości opakowań: 10, 30, 60, 90 i 100 tabletek. Nie wszystkie wielkości opakowań muszą znajdować się w obrocie.
6.6 Specjalne środki ostrożności dotyczące usuwania
Wszelkie niewykorzystane resztki produktu leczniczego lub jego odpady należy usunąć zgodnie z lokalnymi przepisami.
7. PODMIOT ODPOWIEDZIALNY POSIADAJĄCY POZWOLENIE NA DOPUSZCZENIE DO OBROTU
Novo Nordisk A/S
Novo Allé
DK-2880 Bagsværd
Dania
8. NUMERY POZWOLEŃ NA DOPUSZCZENIE DO OBROTU
EU/1/20/1430/001
EU/1/20/1430/002
EU/1/20/1430/003
EU/1/20/1430/004
EU/1/20/1430/005
EU/1/20/1430/006
EU/1/20/1430/007
EU/1/20/1430/008
EU/1/20/1430/009
EU/1/20/1430/010
EU/1/20/1430/011
EU/1/20/1430/012
EU/1/20/1430/013
EU/1/20/1430/014
EU/1/20/1430/015
EU/1/20/1430/031
EU/1/20/1430/032
EU/1/20/1430/033
EU/1/20/1430/034
EU/1/20/1430/035
EU/1/20/1430/036
EU/1/20/1430/037
EU/1/20/1430/038
EU/1/20/1430/039
EU/1/20/1430/040
9. DATA WYDANIA PIERWSZEGO POZWOLENIA NA DOPUSZCZENIE DO OBROTU
I DATA PRZEDŁUŻENIA POZWOLENIA
Data wydania pierwszego pozwolenia na dopuszczenie do obrotu: 03 kwietnia 2020 Data ostatniego przedłużenia pozwolenia: 22 listopada 2024
10. DATA ZATWIERDZENIA LUB CZĘŚCIOWEJ ZMIANY TEKSTU
CHARAKTERYSTYKI PRODUKTU LECZNICZEGO
Szczegółowe informacje o tym produkcie leczniczym są dostępne na stronie internetowej Europejskiej Agencji Leków https://www.ema.europa.eu.
Więcej informacji o leku Rybelsus