


Charakterystyka produktu leczniczego - Tafamidis Accord
1. NAZWA PRODUKTU LECZNICZEGO
Tafamidis Accord 61 mg kapsułki miękkie
2. SKŁAD JAKOŚCIOWY I ILOŚCIOWY
Każda kapsułka miękka zawiera 61 mg zmikronizowanego tafamidisu.
Substancja pomocnicza o znanym działaniu
Każda kapsułka miękka zawiera nie więcej niż 25 mg sorbitolu (E 420).
Pełny wykaz substancji pomocniczych, patrz punkt 6.1.
3. POSTAĆ FARMACEUTYCZNA
Kapsułka miękka.
Miękkie kapsułki żelatynowe barwy czerwonobrązowej, nieprzezroczyste, podłużne, o długości około 19,5 mm, oznaczone nadrukiem „61” po jednej stronie, zawierające zawiesinę w kolorze od białego do różowego.
4. SZCZEGÓŁOWE DANE KLINICZNE
4.1 Wskazania do stosowania
Tafamidis Accord jest wskazany w leczeniu dziedzicznej amyloidozy transtyretynowej u dorosłych pacjentów z kardiomiopatią (ATTRh-CM).
4.2 Dawkowanie i sposób podawania
Leczenie powinno być rozpoczynane pod nadzorem lekarza posiadającego doświadczenie w leczeniu pacjentów z amyloidozą lub kardiomiopatią.
Jeśli chodzi o pacjentów z konkretnym wywiadem medycznym lub objawami niewydolności serca bądź kardiomiopatii, przed rozpoczęciem stosowania tafamidisu lekarz posiadający doświadczenie w leczeniu amyloidozy lub kardiomiopatii musi przeprowadzić diagnostykę etiologiczną, aby potwierdzić ATTRh-CM i wykluczyć amyloidozę AL – w tym celu musi użyć odpowiednich narzędzi oceny, takich jak scyntygrafia kości oraz badanie krwi/moczu i/lub ocena histopatologiczna materiału pobranego za pomocą biopsji oraz genotypowanie transtyretyny (TTR) w celu zidentyfikowania czynnika dziedzicznego.
Dawkowanie
Zalecana dawka to jedna kapsułka produktu Tafamidis Accord 61 mg (tafamidisu) doustnie, raz na dobę (patrz punkt 5.1).
Produkt Tafamidis Accord 61 mg (tafamidis) odpowiada 80 mg megluminianu tafamidisu. Tafamidis i megluminian tafamidisu nie są wymienne w przeliczeniu na mg (patrz punkt 5.2).
Stosowanie produktu Tafamidis Accord należy rozpocząć możliwie jak najwcześniej w przebiegu choroby, ponieważ korzyści kliniczne podczas progresji choroby mogą być bardziej widoczne. Gdy jednak uszkodzenie serca wynikające z naciekania amyloidu będzie w bardziej zaawansowanym stadium, takim jak klasa III według NYHA, decyzja o rozpoczęciu lub kontynuowaniu leczenia powinna być podejmowana przez lekarza posiadającego doświadczenie w leczeniu pacjentów z amyloidozą lub kardiomiopatią (patrz punkt 5.1). Dane kliniczne dotyczące pacjentów klasyfikowanych do klasy IV według NYHA są ograniczone.
Jeśli po podaniu produktu leczniczego wystąpią wymioty, w których stwierdzono obecność nienaruszonej kapsułki produktu Tafamidis Accord, należy zastosować, o ile to możliwe, dodatkową dawkę produktu Tafamidis Accord. Jeśli nie stwierdzono obecności kapsułki, nie ma konieczności stosowania dodatkowej dawki. Kolejną dawkę produktu leczniczego należy przyjąć następnego dnia
o wyznaczonej porze.
Specjalne populacje
Pacjenci w podeszłym wieku
Nie ma konieczności dostosowania dawkowania u pacjentów w podeszłym wieku (≥ 65 lat) (patrz punkt 5.2).
Zaburzenia czynności wątroby i nerek
Nie ma konieczności dostosowania dawkowania u pacjentów z zaburzeniami czynności nerek lub łagodnymi i umiarkowanymi zaburzeniami czynności wątroby. Dostępne są ograniczone dane dotyczące pacjentów z ciężkimi zaburzeniami czynności nerek (klirens kreatyniny równy 30 ml/min lub mniejszy). Nie badano stosowania tafamidisu u pacjentów z ciężkimi zaburzeniami czynności wątroby, dlatego zaleca się zachowanie ostrożności u tych pacjentów (patrz punkt 5.2).
Dzieci i młodzież
Stosowanie tafamidisu u dzieci i młodzieży nie jest właściwe.
Sposób podawania
Podanie doustne.
Kapsułki miękkie należy połykać w całości, nie należy ich kruszyć ani dzielić (ponieważ zawierają zawiesinę, patrz punkt 3). Produkt leczniczy Tafamidis Accord może być przyjmowany z posiłkiem lub bez posiłku.
4.3 Przeciwwskazania
Nadwrażliwość na substancję czynną lub którąkolwiek substancję pomocniczą wymienioną w punkcie 6.1.
4.4 Specjalne ostrzeżenia i środki ostrożności dotyczące stosowania
Kobiety w wieku rozrodczym podczas stosowania tafamidisu powinny stosować skuteczne metody antykoncepcji i kontynuować ich stosowanie przez 1 miesiąc po zakończeniu leczenia tafamidisem (patrz punkt 4.6).
Tafamidis należy dodać do standardowego leczenia pacjentów z ATTR. Lekarze powinni monitorować pacjentów i stale prowadzić ocenę, czy potrzebne jest zastosowanie innej terapii, w tym przeszczepienia narządu, jako części standardowego leczenia. Z powodu braku dostępnych danych dotyczących stosowania tafamidisu u pacjentów po przeszczepieniu narządu należy przerwać stosowanie tafamidisu w tej grupie pacjentów.
Mogą wystąpić podwyższone wartości prób wątrobowych oraz obniżony poziom tyroksyny (patrz punkt 4.5 i 4.8).
Jednoczesne stosowanie tafamidisu z substratami białka oporności raka piersi (ang. breast cancer resistant protein, BCRP) może zwiększać ekspozycję na substrat BCRP. W przypadku jednoczesnego stosowania pacjentów należy monitorować pod kątem działań niepożądanych związanych z substratem BCRP i można rozważyć zmniejszenie dawki substratu BCRP (patrz punkt 4.5).
Ten produkt leczniczy zawiera nie więcej niż 25 mg sorbitolu w każdej kapsułce. Sorbitol jest źródłem fruktozy.
Należy wziąć pod uwagę addytywne działanie jednocześnie podawanych produktów zawierających sorbitol (lub fruktozę) i spożycie sorbitolu (lub fruktozy) w produktach żywnościowych.
Zawartość sorbitolu w produktach leczniczych podawanych doustnie może wpływać na biodostępność innych stosowanych jednocześnie produktów leczniczych do podawania doustnego.
4.5 Interakcje z innymi produktami leczniczymi i inne rodzaje interakcji
W badaniu klinicznym u zdrowych ochotników megluminian tafamidisu w dawce 20 mg nie indukował i nie hamował enzymu CYP3A4 cytochromu P450.
W warunkach in vitro tafamidis działa hamująco wobec transportera błonowego BCRP, gdy dawka tafamidisu wynosi 61 mg/dziennie przy wartości IC50 = 1,16 µM, i przy istotnych klinicznie stężeniach może powodować interakcje międzylekowe z substratami tego transportera (np. metotreksatem, rosuwastatyną, atorwastatyną, apiksabanem, rywaroksabanem, imatynibem). W badaniu klinicznym z udziałem zdrowych ochotników, którym podawano tafamidis w wielokrotnych dawkach dobowych wynoszących 61 mg, ekspozycja na rosuwastatynę, substrat BCRP, zwiększyła się około 2-krotnie. Dlatego, podczas jednoczesnego stosowania z tafamidisem, pacjentów należy monitorować pod kątem działań niepożądanych związanych z substratem BCRP. Można rozważyć zmniejszenie dawki substratu BCRP (patrz punkt 4.4).
Podobnie hamująco tafamidis działa na transportery wychwytu OAT1 i OAT3 (ang. organic anion transporters – transportery anionów organicznych) przy wartościach IC50 równych, odpowiednio, 2,9 µM oraz 2,36 µM, i przy istotnych klinicznie stężeniach może powodować interakcje międzylekowe z substratami tych transporterów (np. niesteroidowymi lekami przeciwzapalnymi, bumetanidem, furosemidem, lamiwudyną, metotreksatem, oseltamiwirem, tenofowirem, gancyklowirem, adefowirem, cydofowirem, zydowudyną, zalcytabiną). Na podstawie danych z badań in vitro stwierdzono, że maksymalne przewidywane zmiany wartości AUC substratów OAT1 i OAT3 są mniejsze niż 1,25 dla tafamidisu w dawce 61 mg, dlatego nie oczekuje się, aby hamowanie transporterów OAT1 lub OAT3 przez tafamidis powodowało klinicznie znaczące interakcje.
Nie wykonywano badań interakcji międzylekowych oceniających wpływ innych produktów leczniczych na tafamidis.
Nieprawidłowe wyniki badań laboratoryjnych
Tafamidis może zmniejszać stężenie tyroksyny całkowitej w surowicy, nie zmieniając jednocześnie wartości stężenia wolnej tyroksyny (T4) ani hormonu tyreotropowego (TSH). Zaobserwowana zmiana w wartościach stężenia tyroksyny całkowitej może być wynikiem zmniejszonego wiązania tyroksyny z TTR lub jej wypierania z TTR z powodu wysokiego powinowactwa wiązania tafamidisu do receptora tyroksyny TTR. Nie zaobserwowano objawów klinicznych korespondujących z zaburzeniami czynności tarczycy.
4.6 Wpływ na płodność, ciążę i laktację
Kobiety w wieku rozrodczym
Z powodu długiego okresu półtrwania produktu kobiety w wieku rozrodczym powinny stosować antykoncepcję podczas leczenia tafamidisem oraz przez miesiąc od zakończenia leczenia. Ciąża
Nie ma danych dotyczących stosowania tafamidisu u kobiet w ciąży. Badania na zwierzętach wykazały toksyczny wpływ na rozwój (patrz punkt 5.3). Nie zaleca się stosowania tafamidisu w okresie ciąży ani u kobiet w wieku rozrodczym niestosujących antykoncepcji.
Karmienie piersią
Dostępne dane uzyskane w badaniach na zwierzętach wykazały, że tafamidis przenika do mleka. Nie można wykluczyć ryzyka dla noworodków/niemowląt. Tafamidisu nie należy stosować w okresie karmienia piersią.
Płodność
W badaniach nieklinicznych nie zaobserwowano zaburzeń płodności (patrz punkt 5.3).
4.7 Wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn
Na podstawie profilu farmakodynamicznego i farmakokinetycznego uważa się, że tafamidis nie ma wpływu lub wywiera nieistotny wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn.
4.8 Działania niepożądane
Podsumowanie profilu bezpieczeństwa
Sumaryczne dane dotyczące bezpieczeństwa odzwierciedlają ekspozycję 176 pacjentów z ATTR-CM na megluminian tafamidisu w dawce 80 mg (podawanej w schemacie 4 x 20 mg), stosowany codziennie w ramach trwającego 30 miesięcy badania kontrolowanego placebo u pacjentów ze zdiagnozowanym ATTR-CM (patrz punkt 5.1).
Częstotliwość występowania działań niepożądanych u pacjentów leczonych megluminianem tafamidisu w dawce 80 mg była ogólnie podobna do pacjentów, którym podawano placebo.
W porównaniu z pacjentami przyjmującymi placebo, u pacjentów leczonych megluminianem tafamidisu 80 mg częściej zgłaszano następujące działania niepożądane: wzdęcia [8 pacjentów (4,5%) w porównaniu z 3 pacjentami (1,7%)] oraz podwyższone wartości prób wątrobowych [6 pacjentów (3,4%) w porównaniu z 2 pacjentami (1,1%)]. Nie ustalono związku przyczynowo-skutkowego.
Dane dotyczące bezpieczeństwa w przypadku tafamidisu w dawce 61 mg są dostępne w ramach poświęconego mu długoterminowego, rozszerzonego badania otwartego.
Tabelaryczne zestawienie działań niepożądanych
Poniżej wymieniono działania niepożądane, uszeregowane według klasyfikacji układów i narządów MedDRA oraz kategorii częstości występowania według standardowej konwencji: bardzo często (≥ 1/10), często (≥ 1/100 do < 1/10) i niezbyt często (≥ 1/1000 do < 1/100). W obrębie każdej grupy
o określonej częstości występowania działania niepożądane wymieniono zgodnie ze zmniejszającym się nasileniem. Działania niepożądane wymienione w poniższej tabeli pochodzą z sumarycznych danych klinicznych od uczestników z ATTR-CM.
| Klasyfikacja układów i narządów | Bardzo często |
| Zaburzenia żołądka i jelit | Biegunka |
| Zaburzenia w obrębie skóry i tkanki podskórnej | Wysypka Świąd |
Zgłaszanie podejrzewanych działań niepożądanych Po dopuszczeniu produktu leczniczego do obrotu istotne jest zgłaszanie podejrzewanych działań niepożądanych. Umożliwia to nieprzerwane monitorowanie stosunku korzyści do ryzyka stosowania produktu leczniczego. Osoby należące do fachowego personelu medycznego powinny zgłaszać wszelkie podejrzewane działania niepożądane za pośrednictwem krajowego systemu zgłaszania wymienionego w Załączniku V.
4.9 Przedawkowanie
Objawy
Doświadczenie kliniczne dotyczące przedawkowania jest niewielkie. Podczas badań klinicznych dwóch pacjentów, u których rozpoznano ATTR-CM, przypadkowo połknęło pojedynczą dawkę 160 mg megluminianu tafamidisu i nie zaobserwowano u nich żadnych powiązanych działań niepożądanych. Największa dawka megluminianu tafamidisu podawana zdrowym ochotnikom w badaniu klinicznym wynosiła 480 mg w pojedynczej dawce. Przy tej dawce zgłoszono jedno działanie niepożądane związane z leczeniem – jęczmień o przebiegu łagodnym.
Leczenie
W przypadku przedawkowania należy zastosować standardowe leczenie podtrzymujące w zależności od potrzeb.
5. WŁAŚCIWOŚCI FARMAKOLOGICZNE
5.1 Właściwości farmakodynamiczne
Grupa farmakoterapeutyczna: Inne leki działające na układ nerwowy, kod ATC N07XX08
Mechanizm działania
Tafamidis jest selektywnym stabilizatorem TTR. Tafamidis wiąże się z TTR w miejscach wiązania tyroksyny, stabilizując jej tetramer i spowalniając dysocjację do monomerów, będącą etapem limitującym szybkość procesu amyloidogenezy.
Działanie farmakodynamiczne
Amyloidoza transtyretynowa jest silnie wyniszczającym stanem, do którego dochodzi w wyniku odkładania się różnych nierozpuszczalnych białek fibrylarnych (amyloidów) w tkankach w takich ilościach, że złogi te zaburzają prawidłowe funkcjonowanie zajętych struktur. Dysocjacja tetrameru transtyretyny do monomerów jest samoograniczającym się etapem w patogenezie amyloidozy transtyretynowej. Pofałdowane monomery podlegają częściowej denaturacji, dając alternatywnie pofałdowane, monomerowe, amyloidogenowe związki pośrednie. Związki te następnie ulegają nieprawidłowej integracji w rozpuszczalne oligomery, profilamenty, filamenty i włókienka amyloidowe. Tafamidis wiąże się w sposób ujemnie kooperatywny z dwoma miejscami wiążącymi tyroksynę na natywnej, tetramerycznej formie transtyretyny, zapobiegając jej dysocjacji do monomerów. Hamowanie dysocjacji tetrameru TTR daje podstawę do zastosowania tafamidisu u pacjentów z ATTRh-CM.
Markerem farmakodynamicznym był test stabilizacji TTR, podczas którego oceniano stabilność struktury tetrameru TTR.
Tafamidis stabilizował tetramery 14 wariantów mutacyjnych TTR badanych klinicznie po podawaniu tafamidisu raz na dobę. Tafamidis stabilizował również tetramer 25 wariantów mutacyjnych TTR badanych w warunkach ex vivo. W ten sposób wykazano stabilizację TTR w łącznie 40 amyloidogennych genotypach TTR.
W wieloośrodkowym, międzynarodowym, randomizowanym badaniu kontrolowanym placebo, przeprowadzonym metodą podwójnie ślepej próby (patrz punkt „Skuteczność kliniczna i bezpieczeństwo stosowania”) stabilizację TTR udało się zaobserwować w 1. miesiącu i utrzymać aż do 30. miesiąca .
Biomarkery związane z niewydolnością serca (NT-proBNP i Troponina I) przemawiały za tafamidisem w porównaniu z placebo.
Skuteczność kliniczna i bezpieczeństwo stosowania
Skuteczność została wykazana w wieloośrodkowym, międzynarodowym, randomizowanym badaniu trójramiennym kontrolowanym placebo, przeprowadzonym metodą podwójnie ślepej próby u 441 pacjentów, z których 106 pacjentów miało zdiagnozowane ATTRh-CM.
Pacjenci zostali losowo przydzieleni do grupy otrzymującej megluminian tafamidisu 20 mg (n=88) lub 80 mg [podawany w postaci 4 kapsułek po 20 mg megluminianu tafamidisu] (n=176) bądź do grupy otrzymującej placebo (n=177) raz dziennie – dodatkowo wszyscy otrzymywali standardowe leczenie (np. diuretyki) przez 30 miesięcy. Przypisane leczenie było stratyfikowane według obecności lub braku obecności wariantu genu TTR oraz według nasilenia choroby (według skali NYHA). Tabela 1 zawiera dane demograficzne badania oraz dane wyjściowe.
Tabela 1: Dane demograficzne pacjentów oraz dane wyjściowe
| Charakterystyka | Tafamidis łącznie N=264 | Placebo N=177 |
| Wiek – w latach | ||
| Średnia (standardowe odchylenie) | 74,5 (7,2) | 74,1 (6,7) |
| Mediana (minimum, maksimum) | 75 (46, 88) | 74 (51, 89) |
| Płeć – liczba (%) | ||
| Mężczyźni | 241 (91,3) | 157 (88,7) |
| Kobiety | 23 (8,7) | 20 (11,3) |
| Genotyp TTR – liczba (%) | ||
| ATTRm | 63 (23,9) | 43 (24,3) |
| Other | 201 (76,1) | 134 (75,7) |
| Klasa według NYHA – liczba (%) | ||
| Klasa I według NYHA | 24 (9,1) | 13 (7,3) |
| Klasa II według NYHA | 162 (61,4) | 101 (57,1) |
| Klasa III według NYHA | 78 (29,5) | 63 (35,6) |
Skróty: ATTRm = dziedziczna amyloidoza transtyretynowa, NYHA = New York Heart Association (Nowojorskie Towarzystwo Kardiologiczne).
Pierwszorzędowa analiza wykorzystywała hierarchiczną kombinację, stosując metodę Finkelsteina-Schoenfelda (F-S) do ogólnej liczby zgonów bez względu na przyczynę oraz do częstotliwości hospitalizacji z przyczyn sercowo-naczyniowych, określanej jako liczba hospitalizacji (tj. przyjęć do szpitala) pacjenta w związku z chorobami układu sercowo-naczyniowego. Metoda ta porównywała parami każdego pacjenta z każdym innym pacjentem w ramach każdej warstwy, stosując schemat hierarchiczny, tj. najpierw liczba zgonów bez względu na przyczynę, a następnie częstotliwość hospitalizacji z przyczyn sercowo-naczyniowych, jeśli pacjentów nie można było różnicować na podstawie zgonu.
Analiza wykazała znaczące zmniejszenie (p=0,0006) liczby zgonów bez względu na przyczynę oraz częstotliwości hospitalizacji z przyczyn sercowo-naczyniowych w grupie otrzymującej tafamidis w dawce 20 mg i 80 mg w porównaniu z grupą przyjmującą placebo (Tabela 2).
Tabela 2: Analiza pierwszorzędowa z wykorzystaniem metody Finkelsteina-Schoenfelda (F-S) dotycząca liczby zgonów bez względu na przyczynę oraz częstotliwości hospitalizacji z przyczyn sercowo-naczyniowych
| Analiza pierwszorzędowa | Tafamidis łącznie N=264 | Placebo N=177 |
| Liczba (%) pacjentów żywych* w miesiącu 30 | 186 (70,5) | 101 (57,1) |
| Średnia liczba hospitalizacji z przyczyn sercowo-naczyniowych w ciągu 30 miesięcy (na pacjenta na rok) pośród osób żywych w miesiącu 30† | 0,297 | 0,455 |
| Wartość p z metody F-S | 0,0006 | |
* Przeszczep serca oraz wszczepienie urządzenia wspomagającego pracę komór serca są uważane za czynniki wskazujące na zbliżanie się do etapu końcowego. W związku z tym tacy pacjenci są liczeni w analizie tak samo jak pacjenci, którzy nie przeżyli. Nie są oni więc uwzględniani w statystyce „Liczba pacjentów żywych w miesiącu 30”, nawet jeśli w badaniu kontrolnym parametrów życiowych w miesiącu 30 są oni żywi.
† Spośród tych, którzy przeżyli 30 miesięcy.
Analiza poszczególnych komponentów analizy pierwszorzędowej (liczba zgonów bez względu na przyczynę oraz częstotliwość hospitalizacji z przyczyn sercowo-naczyniowych) również wykazała znacząco niższe wartości u pacjentów przyjmujących tafamidis w porównaniu z pacjentami otrzymującymi placebo.
Współczynnik ryzyka z modelu hazardu proporcjonalnego Coxa dotyczącego liczby zgonów bez względu na przyczynę w przypadku pacjentów przyjmujących tafamidis wynosił 0,698 (95% CI 0,508; 0,958), wskazując na zmniejszenie ryzyka zgonu o 30,2% w porównaniu z grupą przyjmującą placebo (p=0,0259). Estymator Kaplana-Meiera dotyczące liczby zgonów bez względu na przyczynę jest przedstawiony na Rysunku 1.
Rysunek 1: Liczba zgonów bez względu na przyczynę*
* Przeszczep serca oraz wszczepienie urządzenia wspomagającego pracę komór serca są zaliczane do zgonów. Czynnikami są współczynnik ryzyka z modelu hazardu proporcjonalnego z leczeniem, genotyp TTR (wariant i inne) oraz klasyfikacja wyjściowa według New York Heart Association (NYHA) (klasy I I II łącznie oraz klasa III według NYHA).
W przypadku pacjentów przyjmujących tafamidis było znacznie mniej hospitalizacji z przyczyn sercowo-naczyniowych niż w przypadku pacjentów otrzymujących placebo – zmniejszenie ryzyka o 32,4% (Tabela 3).
Tabela 3: Częstotliwość hospitalizacji z przyczyn sercowo-naczyniowych
Tafamidis łącznie N=264 | Placebo N=177 | |
| Łączna liczba (%) pacjentów hospitalizowanych z przyczyn sercowo-naczyniowych | 138 (52,3) | 107 (60,5) |
| Liczba hospitalizacji z przyczyn sercowo-naczyniowych rocznie* | 0,4750 | 0,7025 |
| Różnica między pacjentami przyjmującymi Tefamidis a pacjentami otrzymującymi placebo (współczynnik ryzyka względnego)* | 0,6761 | |
| Wartość p* | < 0,0001 | |
Skrót: NYHA=New York Heart Association.
* Ta analiza została oparta na następujących czynnikach: model regresji Poissona z leczeniem, genotyp TTR (wariant i inny), klasyfikacja wyjściowa według New York Heart Association (NYHA) (Klasy I i II łącznie oraz Klasa III według NYHA), interakcja leczenie według genotypu TTR oraz interakcja leczenie według klasyfikacji wyjściowej NYHA.
Efekty leczenia tafamidisem na wydolność funkcjonalną i stan zdrowia zostały ocenione, odpowiednio, za pomocą testu 6-minutowego marszu (6MWT) oraz w oparciu o wynik kwestionariusza KCCQ-OS (składającego się z części Objawy łącznie, Ograniczenia fizyczne, Jakość życia i Ograniczenia społeczne). Znaczące efekty leczenia przemawiające za wyższością tafamidisu nad placebo zostały najpierw zaobserwowane w miesiącu 6 i pozostały spójne aż do miesiąca 30 zarówno w teście 6MWT, jak i w wyniku kwestionariusza KCCQ-OS (Tabela 4). 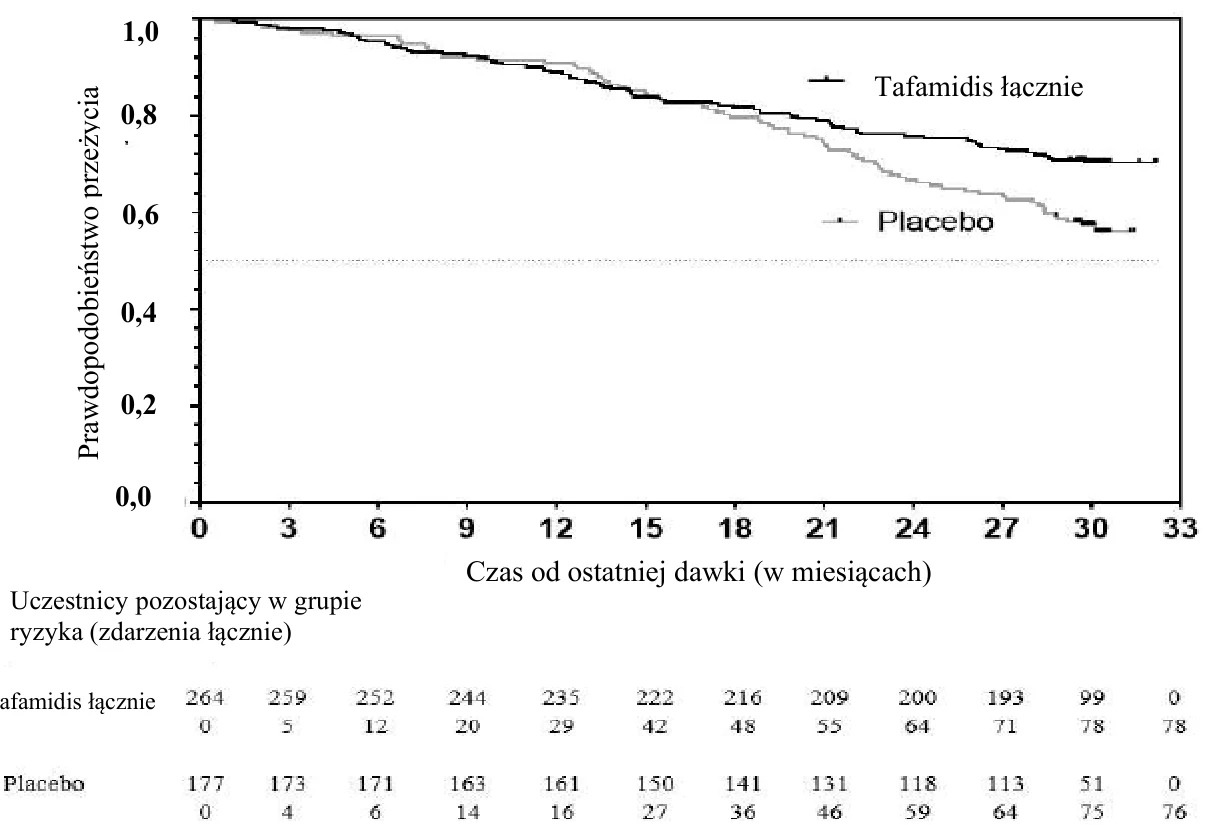
Tafamidis łącznie
Tabela 4: Test 6MWT i wynik kwestionariusza KCCQ-OS oraz wyniki składowe
| Punkty końcowe | Średnia wartość wyjściowa (SD) | Zmiana między wartością wyjściową a miesiącem 30, średnia LS (SE) | Różnica w leczeniu w porównaniu z placebo – średnia LS (95% CI) | Wartość p | ||
| Tafamidis łącznie N=264 | Placebo N=177 | Tafamidis łącznie | Placebo | |||
| 6MWT* (metry) | 350,55 (121,30) | 353,26 (125,98) | -54,87 (5,07) | -130,55 (9,80) | 75,68 (57,56, 93,80) | p< 0,0001 |
| KCCQ-OS* | 67,27 (21,36) | 65,90 (21,74) | -7,16 (1,42) | -20,81 (1,97) | 13,65 (9,48, 17,83) | p< 0,0001 |
* Wyższe wartości wskazują lepszy stan zdrowia.
Skróty: 6MWT = Test 6-minutowego marszu; KCCQ-OS=Kansas City Cardiomyopathy Questionnaire-Overall Summary; LS = najmniejsze kwadraty; CI = przedział ufności.
Wyniki z metody F-S reprezentowane przez współczynnik zwycięstw dla łącznego punktu końcowego i jego komponentów (liczba zgonów bez względu na przyczynę oraz częstotliwość hospitalizacji z przyczyn sercowo-naczyniowych) konsekwentnie wskazywały na wyższość tafamidisu nad placebo według dawki i we wszystkich podgrupach (wariant, inne oraz klasa I, II i III według NYHA), z wyjątkiem częstotliwości hospitalizacji z przyczyn sercowo-naczyniowych u pacjentów z klasy III według NYHA (Rysunek 2), która była wyższa w przypadku pacjentów leczonych tafamidisem niż u pacjentów otrzymujących placebo. Analizy dotyczące wyników testu 6MWT i wyników kwestionariusza KCCQ-OS również wskazywały na wyższość tafamidisu nad placebo w każdej z podgrup.
Rysunek 2: Wyniki z metody F-S oraz komponenty według podgrup i dawki
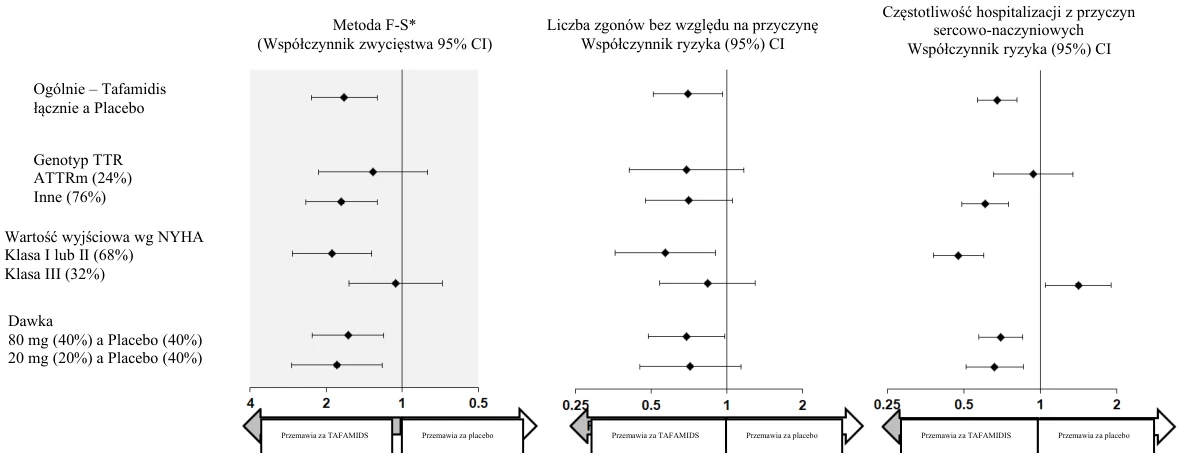
Skróty: ATTRm = dziedziczna amyloidoza transtyretynowa, F-S = Finkelstein-Schoenfeld, CI = przedział ufności. * Wyniki F-S są zaprezentowane z zastosowaniem współczynnika zwycięstw (na podstawie liczby zgonów bez względu na przyczynę oraz częstotliwości hospitalizacji z przyczn sercowo-naczyniowych). Współczynnik zwycięstw to liczba par „zwycięstw” wśród leczonych pacjentów podzielona przez liczbę par „zwycięstw” u pacjentów otrzymujących placebo.
Przeszczep serca oraz wszczepienie urządzenia wspomagającego pracę komór serca są zaliczane do zgonów. Zastosowanie metody F-S osobno do każdej z grup otrzymujących różne dawki wykazało, że tafamidis zmniejszył kombinację liczby zgonów bez względu na przyczynę i częstotliwości hospitalizacji z przyczyn secowo-naczyniowych zarówno w przypadku dawki 80 mg, jak w przypadku dawki 20 mg w porównaniu z placebo (odpowiednio p=0,0030 i p=0.0048). Wyniki analizy pierwszorzędowej, testu 6MWT w miesiącu 30 oraz kwestionariusza KCCQ-OS w miesiącu 30 były statystycznie znaczące dla megluminianu tafamidisu w dawkach 80 mg i 20 mg w porównaniu z placebo – w przypadku obu dawek uzyskano podobne rezultaty.
Dane dotyczące skuteczności tafamidisu 61 mg nie są dostępne, ponieważ ten preparat nie był oceniany w ramach randomizowanego kontrolowanego placebo badania fazy 3 przeprowadzanego metodą podwójnie ślepej próby. Względna biodostępność tafamidisu 61 mg jest podobna do megluminianu tafamidisu 80 mg w stanie stacjonarnym (patrz punkt 5.2).
Po jednorazowym podaniu doustnym roztworu megluminianu tafamidisu w dawce przewyższającej terapeutyczną, wynoszącej 400 mg, nie stwierdzono wydłużenia odstępu QTc u zdrowych ochotników.
Europejska Agencja Leków uchyliła obowiązek dołączania wyników badań tafamidisu we wszystkich podgrupach populacji dzieci i młodzieży we wskazaniu amyloidoza transtyretynowa (stosowanie u dzieci i młodzieży, patrz punkt 4.2).
5.2 Właściwości farmakokinetyczne
Wchłanianie
Po doustnym podaniu na czczo kapsułki miękkiej raz na dobę maksymalne stężenie (Cmax) jest osiągane w ciągu mediany czasu (tmax) 4 godziny w przypadku tafamidisu 61 mg oraz 2 godziny w przypadku megluminianu tafamidisu 80 mg (4 x 20 mg). Jednoczesne spożywanie wysokotłuszczowego, wysokokalorycznego posiłku zmieniało szybkość wchłaniania, ale nie wpływało na stopień wchłaniania. Wyniki tych badań uzasadniają możliwość podawania tafamidisu z posiłkiem lub bez posiłku.
Dystrybucja
Tafamidis w wysokim stopniu (> 99%) wiąże się z białkami osocza. Objętość dystrybucji w stanie stacjonarnym wynosi 18,5 litra.
Stopień wiązania tafamidisu z białkami osocza oceniono przy użyciu osocza zwierzęcego i ludzkiego. Powinowactwo tafamidisu do TTR jest większe niż do albuminy, dlatego w osoczu tafamidis prawdopodobnie wiąże się preferencyjnie z TTR pomimo znacznie wyższego stężenia albuminy (600 μM) niż stężenia TTR (3,6 μM).
Metabolizm i eliminacja
Nie ma wyraźnych dowodów, że tafamidis jest wydzielany razem z żółcią u ludzi. Dane przedkliniczne sugerują, że tafamidis jest metabolizowany na drodze glukuronidacji i wydzielany z żółcią. Przyjmuje się, że taka droga biotransformacji ma miejsce u ludzi, jako że około 59% całkowitej podanej dawki jest obecne w kale, a około 22% w moczu. Na podstawie wyników populacyjnych analiz farmakokinetycznych wykazano, że pozorny klirens tafamidisu po podaniu doustnym wynosi 0,263 l/godz., a średni okres półtrwania w badanej populacji wynosi około 49 godzin.
Liniowość dawki i czasu
Ekspozycja na megluminian tafamidisu stosowanego raz na dobę zwiększała się wraz ze zwiększaniem dawkowania do pojedynczej dawki wynoszącej 480 mg i dawek wielokrotnych wynoszących do 80 mg/dobę. Ogólnie, zwiększanie ekspozycji było proporcjonalne lub prawie proporcjonalne do dawki, a klirens tafamidisu był niezmienny w czasie.
Względna biodostępność tafamidisu 61 mg jest podobna do biodostępności megluminianu tafamidisu 80 mg w stanie stacjonarnym. Tafamidis i megluminian tafamidisu nie są wymienne w przeliczeniu na mg.
Parametry farmakokinetyczne były podobne po pojedynczym i powtarzanym podawaniu megluminianu tafamidisu w dawce 20 mg, co wskazuje na brak indukcji lub hamowania metabolizmu tafamidisu.
Wyniki przy podawaniu megluminianu tafamidisu w postaci roztworu doustnego w dawce od 15 mg do 60 mg raz na dobę przez 14 dni wykazały, że stan stacjonarny był osiągany do 14. dnia.
Specjalne populacje
Zaburzenia czynności wątroby
Dane farmakokinetyczne wskazywały zmniejszoną ekspozycję ogólnoustrojową (o około 40%) oraz zwiększony całkowity klirens (0,52 l/godz. w porównaniu do 0,31 l/godz.) megluminianu tafamidisu u pacjentów z umiarkowanymi zaburzeniami czynności wątroby (wskaźnik Child-Pugh wynoszący 7-9) w porównaniu z osobami zdrowymi wskutek zwiększonej niezwiązanej frakcji tafamidisu. Ponieważ u pacjentów z umiarkowanymi zaburzeniami czynności wątroby stwierdza się mniejsze stężenia TTR niż u osób zdrowych, nie jest konieczne dostosowanie dawkowania, jako że stechiometria tafamidisu i jego docelowego białka TTR będzie wystarczająca dla stabilizacji tetrameru TTR. Nie jest znana ekspozycja na tafamidis u pacjentów z ciężkimi zaburzeniami czynności wątroby.
Zaburzenia czynności nerek
Nie przeprowadzono konkretnej oceny tafamidisu w badaniu klinicznym poświęconym pacjentom z zaburzeniami czynności nerek. Wpływ klirensu kreatyniny na farmakokinetykę tafamidisu oceniano w populacyjnej analizie farmakokinetycznej u pacjentów z klirensem kreatyniny większym niż 18 ml/min. Szacunkowe wartości farmakokinetyczne wykazały brak różnicy w pozornym klirensie tafamidisu po podaniu doustnym u pacjentów z klirensem kreatyniny mniejszym niż 80 ml/min. w porównaniu z odnośną wartością u pacjentów z klirensem kreatyniny większym lub równym 80 ml/min. Nie ma konieczności dostosowywania dawki u pacjentów z zaburzeniami czynności nerek.
Osoby w podeszłym wieku
Na podstawie wyników populacyjnych analiz farmakokinetycznych szacuje się, że u osób w wieku ≥ 65 lat pozorny klirens po podaniu doustnym w stanie stacjonarnym jest przeciętnie o 15% mniejszy w porównaniu do klirensu u osób przed 65. rokiem życia. Jednakże, różnica w klirensie powoduje zwiększenie o < 20% średnich wartości Cmax i AUC w porównaniu do tych wartości w grupie młodszych osób i nie jest znacząca klinicznie.
Zależności farmakokinetyczne/farmakodynamiczne
Dane z badań in vitro wykazały, że tafamidis nie hamuje znacząco izoenzymów CYP1A2, CYP3A4, CYP3A5, CYP2B6, CYP2C8, CYP2C9, CYP2C19 oraz CYP2D6 (enzymów cytochromu P450). Nie oczekuje się, aby tafamidis powodował klinicznie istotne interakcje międzylekowe z powodu indukcji CYP1A2, CYP2B6 czy CYP3A4.
Wyniki badań in vitro sugerują, że mało prawdopodobne jest, aby przy klinicznie istotnych stężeniach tafamidis powodował interakcje międzylekowe z substratami UDP-glukuronylotransferazy (UGT) ogólnoustrojowo. Tafamidis może hamować aktywność jelitową UGT1A1.
Tafamidis wykazywał niski potencjał do hamowania białka oporności wielolekowej MDR1 (znanego również jako glikoproteina P; P-gp) ogólnoustrojowo i w przewodzie pokarmowym, transportera kationów organicznych OCT2, transporterów wielolekowych i ekstruzji toksyn MATE1 i MATE2K oraz polipeptydów transportujących aniony organiczne OATP1B1 i OATP1B3 w klinicznie istotnych stężeniach.
5.3 Przedkliniczne dane o bezpieczeństwie
Dane niekliniczne, wynikające z konwencjonalnych badań farmakologicznych dotyczących bezpieczeństwa, płodności i wczesnego rozwoju embrionalnego, genotoksyczności i rakotwórczości, nie ujawniają szczególnego zagrożenia dla człowieka. W badaniach toksyczności i rakotwórczości po podaniu wielokrotnym, wątroba okazała się docelowym organem dla działań toksycznych u poszczególnych gatunków badanych zwierząt. Oddziaływanie na wątrobę występowało przy ekspozycjach mniej więcej równych wartości AUC w stanie stacjonarnym u ludzi po podaniu dawki klinicznej tafamidisu wynoszącej 61 mg.
W badaniach toksycznego wpływu na rozwój u królików zaobserwowano niewielki wzrost deformacji i zmienności w obrębie szkieletu, poronienia u kilku samic, zmniejszenie odsetka przeżycia zarodka i płodu oraz zmniejszenie masy ciała płodu przy ekspozycjach około ≥ 2,1 raza większych niż wartość AUC w stanie stacjonarnym u ludzi po podaniu dawki klinicznej tafamidisu wynoszącej 61 mg.
W badaniach rozwoju przed- i postnatalnego u szczurów otrzymujących tafamidis zaobserwowano spadek przeżycia i zmniejszenie masy ciała młodych po podawaniu samicom w okresie ciąży i laktacji tafamidisu w dawkach 15 i 30 mg/kg mc./dobę. Zmniejszenie masy ciała młodych samców wiązało się z opóźnionym dojrzewaniem płciowym (separacja napletka) przy dawce 15 mg/kg mc./dobę. Po podawaniu dawki 15 mg/kg mc./dobę obserwowano również zaburzenia wyników w teście wodnego labiryntu oceniającego uczenie się i pamięć. NOAEL dla żywotności i wzrostu w pokoleniu F1 potomstwa matek, którym w okresie ciąży i laktacji podawano tafamidis, wynosił 5 mg/kg mc./dobę (równoważna dawka tafamidisu u ludzi = 0,8 mg/kg mc./dobę); dawka ta jest mniej więcej równa dawce klinicznej tafamidisu wynoszącej 61 mg.
6. DANE FARMACEUTYCZNE
6.1 Wykaz substancji pomocniczych
Otoczka kapsułki
Żelatyna (E 441)
Gliceryna (E 422)
Sorbitol, ciekły częściowo odwodniony (E 420)
Tlenek żelaza czerwony (E 172)
Woda oczyszczona
Zawartość kapsułki
Makrogol 400 (E 1521)
Polisorbat 20 (E 432)
Powidon
Butylowany hydroksytoluen (E 321)
6.2 Niezgodności farmaceutyczne
Nie dotyczy.
6.3 Okres ważności
24 miesiące
6.4 Specjalne środki ostrożności podczas przechowywania
Nie przechowywać w temperaturze powyżej 30ºC.
6.5 Rodzaj i zawartość opakowania
PVC/OPA/Alu//PVC-papier/PET/alu blistry perforowane podzielne na pojedyncze dawki, każdy blister zawiera 10 x 1 kapsułek miękkich.
Wielkości opakowań:
opakowanie 30 x 1 kapsułek miękkich
opakowanie zbiorcze zawierające 90 x 1 (3 opakowania po 30 x 1) kapsułek miękkich
Nie wszystkie wielkości opakowań muszą znajdować się w obrocie.
6.6 Specjalne środki ostrożności dotyczące usuwania
Wszelkie niewykorzystane resztki produktu leczniczego lub jego odpady należy usunąć zgodnie z lokalnymi przepisami.
7. PODMIOT ODPOWIEDZIALNY POSIADAJĄCY POZWOLENIE NA DOPUSZCZENIE DO OBROTU
Accord Healthcare S.L.U.
World Trade Center, Moll de Barcelona, s/n
Edifici Est, 6a Planta
08039 Barcelona
Hiszpania
8. NUMERY POZWOLEŃ NA DOPUSZCZENIE DO OBROTU
EU/1/26/2065/001
EU/1/26/2065/002
9. DATA WYDANIA PIERWSZEGO POZWOLENIA NA DOPUSZCZENIE DO OBROTU
I DATA PRZEDŁUŻENIA POZWOLENIA
Data wydania pierwszego pozwolenia na dopuszczenie do obrotu: 18 wrzesień 2026
10. DATA ZATWIERDZENIA LUB CZĘŚCIOWEJ ZMIANY TEKSTU
CHARAKTERYSTYKI PRODUKTU LECZNICZEGO
Szczegółowe informacje o tym produkcie leczniczym są dostępne na stronie internetowej Europejskiej Agencji Leków https://www.ema.europa.eu.
Więcej informacji o leku Tafamidis Accord