


Charakterystyka produktu leczniczego - Austedo
1. NAZWA PRODUKU LECZNICZEGO
Austedo 12 mg tabletki o przedłużonym uwalnianiu
Austedo 24 mg tabletki o przedłużonym uwalnianiu
Austedo 30 mg tabletki o przedłużonym uwalnianiu
Austedo 36 mg tabletki o przedłużonym uwalnianiu
Austedo 42 mg tabletki o przedłużonym uwalnianiu
Austedo 48 mg tabletki o przedłużonym uwalnianiu
2. SKŁAD JAKOŚCIOWY I ILOŚCIOWY
Austedo 12 mg tabletki o przedłużonym uwalnianiu
Każda tabletka o przedłużonym uwalnianiu zawiera 12 mg deutetrabenazyny. Substancja pomocnicza o znanym działaniu
Każda tabletka o przedłużonym uwalnianiu zawiera 0,32 mg czerwieni allura AC.
Austedo 24 mg tabletki o przedłużonym uwalnianiu
Każda tabletka o przedłużonym uwalnianiu zawiera 24 mg deutetrabenazyny. Substancja pomocnicza o znanym działaniu
Każda tabletka o przedłużonym uwalnianiu zawiera 0,94 mg czerwieni allura AC.
Austedo 30 mg tabletki o przedłużonym uwalnianiu
Każda tabletka o przedłużonym uwalnianiu zawiera 30 mg deutetrabenazyny. Substancje pomocnicze o znanym działaniu
Każda tabletka o przedłużonym uwalnianiu zawiera 0,45 mg czerwieni allura AC i 0,14 mg żółcieni pomarańczowej FCF.
Austedo 36 mg tabletki o przedłużonym uwalnianiu
Każda tabletka o przedłużonym uwalnianiu zawiera 36 mg deutetrabenazyny. Substancje pomocnicze o znanym działaniu
Każda tabletka o przedłużonym uwalnianiu zawiera 0,70 mg czerwieni allura AC i 0,03 mg żółcieni pomarańczowej FCF.
Austedo 42 mg tabletki o przedłużonym uwalnianiu
Każda tabletka o przedłużonym uwalnianiu zawiera 42 mg deutetrabenazyny. Substancje pomocnicze o znanym działaniu
Każda tabletka o przedłużonym uwalnianiu zawiera 1,21 mg czerwieni allura AC i 1,17 mg żółcieni pomarańczowej FCF.
Austedo 48 mg tabletki o przedłużonym uwalnianiu
Każda tabletka o przedłużonym uwalnianiu zawiera 48 mg deutetrabenazyny. Substancja pomocnicza o znanym działaniu
Każda tabletka o przedłużonym uwalnianiu zawiera 0,83 mg czerwieni allura AC.
Pełny wykaz substancji pomocniczych, patrz punkt 6.1.
3. POSTAĆ FARMACEUTYCZNA
Tabletka o przedłużonym uwalnianiu
Austedo 12 mg tabletki o przedłużonym uwalnianiu
Tabletki są okrągłe, niebieskie, powlekane, o średnicy ok. 9 mm i z napisem „Q12” nadrukowanym czarnym tuszem z jednej strony.
Austedo 24 mg tabletki o przedłużonym uwalnianiu
Tabletki są okrągłe, fioletowe, powlekane, o średnicy ok. 9 mm i z napisem „Q24” nadrukowanym czarnym tuszem z jednej strony.
Austedo 30 mg tabletki o przedłużonym uwalnianiu
Tabletki są okrągłe, jasnopomarańczowe, powlekane, o średnicy ok. 10 mm i z napisem „Q30” nadrukowanym czarnym tuszem z jednej strony.
Austedo 36 mg tabletki o przedłużonym uwalnianiu
Tabletki są okrągłe, jasnofioletowe, powlekane, o średnicy ok. 10 mm i z napisem „Q36” nadrukowanym czarnym tuszem z jednej strony.
Austedo 42 mg tabletki o przedłużonym uwalnianiu
Tabletki są okrągłe, pomarańczowe, powlekane, o średnicy ok. 10 mm i z napisem „Q42” nadrukowanym czarnym tuszem z jednej strony.
Austedo 48 mg tabletki o przedłużonym uwalnianiu
Tabletki są okrągłe, różowe, powlekane, o średnicy ok. 10 mm i z napisem „Q48” nadrukowanym czarnym tuszem z jednej strony.
4. SZCZEGÓŁOWE DANE KLINICZNE
4.1 Wskazania do stosowania
Produkt leczniczy Austedo jest wskazany w leczeniu umiarkowanej do ciężkiej dyskinezy późnej u dorosłych.
4.2 Dawkowanie i sposób podawania
Rozpoczynanie leczenia i ustalanie dawki produktu leczniczego Austedo powinno być nadzorowane przez lekarza mającego doświadczenie w leczeniu polekowych zaburzeń ruchowych.
Dawkowanie
Dawkowanie produktu leczniczego Austedo należy ustalać indywidualnie dla każdego pacjenta, w oparciu o pożądane zmniejszenie objawów dyskinezy późnej i tolerancję. Leczenie należy rozpocząć od dawki 12 mg raz na dobę przez tydzień. Dawkę należy następnie zwiększyć do 24 mg raz na dobę, podawanych przez kolejny tydzień. Po drugim tygodniu zaleca się zwiększanie dawki w odstępach tygodniowych o 6 mg raz na dobę, w zależności od zmniejszenia objawów dyskinezy późnej i tolerancji. Za skuteczny uważa się zakres dawek od 24 mg do 48 mg. Maksymalna zalecana dawka dobowa wynosi 48 mg.
U pacjentów otrzymujących silne inhibitory CYP2D6 lub słabo metabolizujący z udziałem CYP2D6 dawka dobowa deutetrabenazyny nie powinna przekraczać 36 mg (patrz punkty 4.5 i 5.2).
Decyzję o kontynuowaniu leczenia deutetrabenazyną należy podejmować indywidualnie dla każdego pacjenta. Leczenie należy kontynuować dopóki obserwowane są korzyści terapeutyczne, a pacjent toleruje leczenie.
Leczenie deutetrabenazyną można przerwać bez konieczności stopniowego zmniejszania dawki.
Pominięte dawki
Jeśli pacjent pominie dawki przez okres krótszy niż jeden tydzień, leczenie można wznowić od dotychczasowej dawki. Jeśli pacjent pominie dawki dłużej niż przez jeden tydzień, leczenie produktem leczniczym Austedo należy wznowić od dawki 12 mg raz na dobę.
Szczególne grupy pacjentów
Osoby w podeszłym wieku
Dostępne są ograniczone dane dotyczące stosowania deutetrabenazyny u pacjentów w wieku ≥65 lat. Na podstawie wyników populacyjnej analizy farmakokinetycznej nie jest wymagane dostosowanie dawki (patrz punkt 5.2).
Zaburzenia czynności wątroby
Stosowanie deutetrabenazyny u pacjentów z zaburzeniami czynności wątroby jest przeciwwskazane (patrz punkty 4.3 i 5.2).
Zaburzenia czynności nerek
Nie jest wymagane dostosowanie dawki u pacjentów z zaburzeniami czynności nerek (patrz punkt 5.2).
Dzieci i młodzież
Stosowanie produktu leczniczego Austedo u dzieci i młodzieży nie jest właściwe we wskazaniu dyskinezy późnej.
Sposób podawania
Do podania doustnego.
Tabletki o przedłużonym uwalnianiu można przyjmować z posiłkiem lub bez posiłku. Aby zachować właściwości przedłużonego uwalniania, tabletki należy połykać w całości, popijając wodą, a nie należy ich żuć, kruszyć ani dzielić.
Substancja czynna znajduje się w niewchłanialnej otoczce, która przystosowana jest do uwalniania substancji czynnej w kontrolowanym tempie. Otoczka tabletki jest usuwana z organizmu. Należy poinformować pacjentów, że mogą czasami zauważyć w stolcu coś, co wygląda jak tabletka.
4.3 Przeciwwskazania
Nadwrażliwość na substancję czynną lub na którąkolwiek substancję pomocniczą wymienioną w punkcie 6.1.
Zaburzenia czynności wątroby (patrz punkt 4.2).
Jednoczesne leczenie rezerpiną (patrz punkt 4.5).
Jednoczesne leczenie inhibitorami monoaminooksydazy (IMAO) (patrz punkt 4.5).
Jednoczesne leczenie innymi inhibitorami pęcherzykowego transportera monoamin 2 (ang. vesicular monoamine transporter 2, VMAT2) (patrz punkt 4.5).
4.4 Specjalne ostrzeżenia i środki ostrożności dotyczące stosowania
Depresja
Deutetrabenazyna może powodować depresję lub nasilać istniejącą depresję (patrz punkt 4.8). Pacjentów należy uważnie monitorować pod kątem ujawnienia się takich działań niepożądanych. Pacjentów i ich opiekunów należy poinformować o zagrożeniach i poinstruować, aby niezwłocznie zgłaszali lekarzowi wszelkie niepokojące objawy. Jeśli depresja nie ustępuje, należy rozważyć przerwanie leczenia deutetrabenazyną.
Wydłużenie odstępu QTc
Deutetrabenazyna może wydłużać odstęp QTc, jednak stopień wydłużenia QTc nie jest klinicznie istotny, gdy deutetrabenazyna jest podawana w zalecanym zakresie dawek, (patrz punkt 5.1). Deutetrabenazynę należy stosować z zachowaniem ostrożności w skojarzeniu z innymi produktami leczniczymi wydłużającymi odstęp QTc (patrz punkt 4.5) oraz u pacjentów z wrodzonym zespołem długiego odstępu QT, bradykardią, hipokaliemią, hipomagnezemią lub zaburzeniami rytmu serca w wywiadzie.
Złośliwy zespół neuroleptyczny (ang. neuroleptic malignant syndrome, NMS)
Istnieje ryzyko wystąpienia NMS związane ze stosowaniem produktów leczniczych zmniejszających przekaźnictwo dopaminergiczne (patrz punkt 4.5). Głównymi objawami NMS są zaburzenia psychiczne, sztywność, hipertermia, zaburzenia czynności autonomicznego układu nerwowego oraz zwiększenie aktywności fosfokinazy kreatynowej. W razie podejrzenia NMS należy natychmiast przerwać stosowanie deutetrabenazyny i rozpocząć odpowiednie leczenie objawowe.
Akatyzja, pobudzenie i niepokój
Deutetrabenazyna może zwiększać ryzyko wystąpienia akatyzji, pobudzenia i niepokoju u pacjentów z dyskinezą późną (patrz punkt 4.8). Pacjentów otrzymujących deutetrabenazynę należy monitorować pod kątem objawów przedmiotowych i podmiotowych niepokoju i pobudzenia, ponieważ mogą one wskazywać na rozwój akatyzji. Jeśli podczas leczenia deutetrabenazyną u pacjenta wystąpi akatyzja, dawkę należy zmniejszyć; u niektórych pacjentów może być konieczne przerwanie leczenia.
Senność
Senność jest bardzo częstym działaniem niepożądanym deutetrabenazyny ograniczającym wielkość dawki (patrz punkt 4.8), dlatego należy zalecić pacjentom zachowanie ostrożności podczas prowadzenia pojazdów lub obsługiwania maszyn (patrz punkt 4.7). Ze względu na możliwe działanie addytywne należy również zachować ostrożność, jeśli pacjenci przyjmują inne produkty uspokajające lub alkohol w skojarzeniu z deutetrabenazyną (patrz punkt 4.5).
Parkinsonizm
Deutetrabenazyna może powodować parkinsonizm u pacjentów z dyskinezą późną (patrz punkt 4.8). Jeśli u pacjenta wystąpi parkinsonizm, należy zmniejszyć dawkę deutetrabenazyny i rozważyć przerwanie leczenia, jeśli zdarzenie nie ustąpi.
Wiązanie z tkankami zawierającymi melaninę
Deutetrabenazyna lub jej metabolity wiążą się z tkankami zawierającymi melaninę (np. skórą i oczami), dlatego może ona z czasem gromadzić się w tych tkankach. Rodzi to możliwość spowodowania toksycznego działania deutetrabenazyny w tych tkankach po dłuższym stosowaniu. Znaczenie kliniczne wiązania deutetrabenazyny z tkankami zawierającymi melaninę jest nieznane.
Substancje pomocnicze
Produkt leczniczy zawiera mniej niż 1 mmol (23 mg) sodu na tabletkę o przedłużonym uwalnianiu, to znaczy produkt leczniczy uznaje się za „wolny od sodu”.
Produkt leczniczy zawiera żółcień pomarańczową FCF i (lub) czerwień allura AC, co może powodować reakcje alergiczne (patrz punkt 2).
4.5 Interakcje z innymi produktami leczniczymi i inne rodzaje interakcji
Rezerpina
Deutetrabenazyny i rezerpiny nie wolno stosować jednocześnie (patrz punkt 4.3). Rezerpina wiąże się nieodwracalnie z VMAT2, a czas jej działania wynosi kilka dni. Po zakończeniu stosowania rezerpiny musi upłynąć co najmniej 20 dni przed rozpoczęciem stosowania deutetrabenazyny. Lekarze przepisujący lek przed podaniem deutetrabenazyny powinni poczekać na ponowne wystąpienie dyskinezy, aby zmniejszyć ryzyko przedawkowania i znacznego wyczerpania zapasów serotoniny i noradrenaliny w ośrodkowym układzie nerwowym.
Inhibitory monoaminooksydazy (IMAO)
Deutetrabenazyny nie wolno stosować w skojarzeniu z IMAO (np. moklobemidem, tranylcyprominą, izokarboksazydem, selegiliną, rasagiliną, safinamidem, linezolidem) (patrz punkt 4.3). Po zakończeniu stosowania IMAO musi upłynąć co najmniej 14 dni przed rozpoczęciem stosowania deutetrabenazyny.
Inne inhibitory VMAT2
Deutetrabenazyny nie wolno stosować u pacjentów aktualnie przyjmujących inne inhibitory VMAT2 (np. tetrabenazynę) (patrz punkt 4.3). Przyjmowanie deutetrabenazyny można rozpocząć następnego dnia po przerwaniu stosowania tetrabenazyny, w dawce stanowiącej w przybliżeniu połowę dawki dobowej tetrabenazyny.
Produkty lecznicze o znanym działaniu zmniejszającym przekaźnictwo dopaminergiczne
Ryzyko wystąpienia parkinsonizmu, NMS i akatyzji może być zwiększone przez jednoczesne stosowanie produktów leczniczych zmniejszających przekaźnictwo dopaminergiczne (np. haloperydol, chlorpromazyna, metoklopramid, zyprazydon, promazyna), dlatego zaleca się zachowanie ostrożności (patrz punkt 4.4).
Produkty lecznicze o znanym działaniu wydłużającym odstęp QTc
| Deutetrabenazyna może wydłużać odstęp QTc. Deutetrabenazynę należy stosować z zachowaniem | ||||
| ostrożności w skojarzeniu z innymi produktami leczniczymi wydłużającymi odstęp QTc (patrz | ||||
| punkt 4.4). Przykłady produktów leczniczych wydłużających odstęp QTc to: leki przeciwarytmiczne | ||||
| klasy IA (np. chinidyna, dyzopiramid) i klasy III (np. amiodaron, sotalol), leki przeciwpsychotyczne | ||||
| (np. pochodne fenotiazyny, pimozyd, haloperydol, droperydol, zyprazydon), trójpierścieniowe leki | ||||
| przeciwdepresyjne (np. amitryptylina), selektywne inhibitory wychwytu zwrotnego serotoniny (np. | ||||
| cytalopram, escytalopram), leki przeciwbakteryjne (np. fluorochinony, pochodne triazolu (np. | ||||
| worykonazol), erytromycyna IV, pentamidyna, leki przeciwmalaryczne) i leki przeciwhistaminowe | ||||
| (np. hydroksyzyna, mizolastyna). | ||||
Alkohol lub inne leki uspokajające
Nie zaleca się jednoczesnego stosowania alkoholu lub innych leków uspokajających, ponieważ mogą one mieć działanie addytywne i nasilać sedację i senność (patrz punkt 4.4). Przykłady leków uspokajających obejmują benzodiazepiny (np. midazolam, diazepam, lorazepam), leki przeciwdepresyjne (np. mirtazapina, amitryptylina, trazodon), leki przeciwpsychotyczne (np. prometazyna, chloroprotyksen), opioidy (np. oksykodon, buprenorfina), leki przeciwhistaminowe (np. difenhydramina, dimenhydrynat) i działające ośrodkowo leki przeciwnadciśnieniowe (np. klonidyna, moksonidyna).
Silne inhibitory CYP2D6
Wykazano, że jednoczesne stosowanie silnych inhibitorów CYP2D6, takich jak chinidyna (lek przeciwarytmiczny i przeciwmalaryczny) oraz paroksetyna, fluoksetyna i bupropion (leki przeciwdepresyjne), zwiększa ogólnoustrojową ekspozycję na aktywne dihydro-metabolity deutetrabenazyny. W obecności silnego inhibitora CYP2D6 (paroksetyny) ogólnoustrojowa ekspozycja na poszczególne aktywne metabolity wzrosła 1,9-krotnie w przypadku deuterowanej α-dihydrotetrabenazyny [HTBZ] i 6,5-krotnie w przypadku deuterowanej β-HTBZ, co skutkowało ogólnym 3-krotnym zwiększeniem aktywnych metabolitów, deuterowanej całkowitej (α + β)-HTBZ (patrz punkt 5.2). Zmniejszenie dawki deutetrabenazyny może być konieczne w przypadku dodania silnego inhibitora CYP2D6 u pacjentów otrzymujących stabilną dawkę deutetrabenazyny. Dawka dobowa deutetrabenazyny nie powinna przekraczać 36 mg u pacjentów przyjmujących silne inhibitory CYP2D6 (patrz punkt 4.2).
Lewodopa i inne dopaminergiczne produkty lecznicze
Lewodopa i inne dopaminergiczne produkty lecznicze (np. pramipeksol, ropinirol) mogą zmniejszać działanie deutetrabenazyny. Należy zachować ostrożność w razie stosowania deutetrabenazyny z lewodopą i innymi dopaminergicznymi produktami leczniczymi.
4.6 Wpływ na płodność, ciążę i laktację
Ciąża
Istnieją tylko ograniczone dane dotyczące stosowania deutetrabenazyny u kobiet w ciąży. Badania na zwierzętach dotyczące szkodliwego wpływu na reprodukcję są niewystarczające (patrz punkt 5.3).
Produkt leczniczy Austedo nie jest zalecany do stosowania w okresie ciąży oraz u kobiet w wieku rozrodczym niestosujących skutecznej metody antykoncepcji.
Karmienie piersią
Nie wiadomo, czy deutetrabenazyna lub jej metabolity przenikają do mleka ludzkiego. Nie można wykluczyć zagrożenia dla noworodków/dzieci. Należy podjąć decyzję, czy przerwać karmienie piersią, czy przerwać/wstrzymać podawanie produktu Austedo, biorąc pod uwagę korzyści z karmienia piersią dla dziecka i korzyści z leczenia dla matki.
Płodność
Nie oceniano wpływu deutetrabenazyny na płodność u ludzi i zwierząt. Podawanie doustne deutetrabenazyny samicom szczurów powodowało zaburzenia cyklu rujowego (patrz punkt 5.3). W badaniach na zwierzętach z użyciem tetrabenazyny zaobserwowano wydłużenie cyklu u samic i opóźnienie płodności.
4.7 Wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn
Deutetrabenazyna wywiera umiarkowany wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn. Deutetrabenazyna może powodować senność, dlatego pacjentom leczonym deutetrabenazyną należy zalecić powstrzymanie się od prowadzenia pojazdów lub obsługiwania niebezpiecznych maszyn do czasu osiągnięcia dawki podtrzymującej i poznania wpływu produktu leczniczego na ich organizm (patrz punkt 4.4).
4.8 Działania niepożądane
Podsumowanie profilu bezpieczeństwa
Najczęściej zgłaszanymi działaniami niepożądanymi związanymi z deutetrabenazyną były senność (11%), biegunka, suchość błony śluzowej jamy ustnej i zmęczenie (po 9%). Senność może występować częściej na początku leczenia i zmniejszać się wraz z jego kontynuacją. Najcięższymi działaniami niepożądanymi były depresja i zaburzenie dystymiczne (2%).
Tabelaryczne zestawienie działań niepożądanych
Działania niepożądane obserwowane w badaniach klinicznych i zgłaszane po wprowadzeniu do obrotu przedstawiono zgodnie z klasyfikacją układów i narządów MedDRA. W obrębie każdej grupy
o określonej częstości występowania działania niepożądane wymieniono zgodnie ze zmniejszającym się nasileniem. Kategorie częstości są oparte na następującej konwencji: bardzo często (≥1/10), często (≥1/100 do <1/10), niezbyt często (≥1/1 000 do <1/100), rzadko (≥1/10 000 do <1/1 000) i nieznana (częstość nie może być określona na podstawie dostępnych danych).
Dla deutetrabenazyny zidentyfikowano następujące działania niepożądane (patrz tabela 1).
Tabela 1: Zestawienie działań niepożądanych
| Klasyfikacja układów i narządów | Częstość występowania | Działanie niepożądane |
| Zakażenia i zarażenia pasożytnicze | Często | Zakażenie układu moczowego |
| Zapalenie jamy nosowo-gardłowej | ||
| Zaburzenia psychiczne | Często | Depresja* |
| Zaburzenie dystymiczne* | ||
| Lęk | ||
| Bezsenność | ||
| Pobudzenie** | ||
| Niepokój** | ||
| Zaburzenia układu nerwowego | Bardzo często | Senność |
| Często | Akatyzja** | |
| Niezbyt często | Parkinsonizm | |
| Zaburzenia żołądka i jelit | Często | Biegunka |
| Zaparcia | ||
| Suchość błony śluzowej jamy ustnej | ||
| Zaburzenia ogólne i stany w miejscu podania | Często | Zmęczenie |
| Urazy, zatrucia i powikłania po zabiegach | Często | Stłuczenia |
*Preferowane terminy „depresja” i „zaburzenie dystymiczne” zostały zgrupowane w celu obliczenia częstości. *Preferowane terminy „pobudzenie”, „niepokój” i „akatyzja” zostały zgrupowane w celu obliczenia częstości.
Zgłaszanie podejrzewanych działań niepożądanych
Po dopuszczeniu produktu leczniczego do obrotu istotne jest zgłaszanie podejrzewanych działań niepożądanych. Umożliwia to nieprzerwane monitorowanie stosunku korzyści do ryzyka stosowania produktu leczniczego. Osoby należące do fachowego personelu medycznego powinny zgłaszać wszelkie podejrzewane działania niepożądane za pośrednictwem krajowego systemu zgłaszania wymienionego w załączniku V.
4.9 Przedawkowanie
Doświadczenie z dawkami większymi niż zalecana maksymalna dawka dobowa 48 mg jest ograniczone. Pojedyncze przypadki przedawkowania deutetrabenazyny (do 240 mg na dobę) pochodzą z raportów po wprowadzeniu produktu do obrotu i z literatury. Najczęściej obserwowanymi objawami były: senność, wzmożone ruchy, zmęczenie, pobudzenie i niepokój, bezsenność oraz myśli samobójcze. Ponadto, w literaturze opisano jeden przypadek pacjenta przyjmującego 720 mg, u którego wystąpiła toksyczna encefalopatia, dyskineza i nadpobudliwość psychoruchowa.
W razie wystąpienia objawów sugerujących przedawkowanie zaleca się monitorowanie pacjenta pod kątem jakichkolwiek objawów przedmiotowych lub podmiotowych działań niepożądanych i w razie potrzeby zastosowanie odpowiedniego leczenia objawowego. Należy zawsze brać pod uwagę możliwy udział wielu produktów leczniczych.
Nie jest znane specyficzne antidotum. Wymuszona diureza i dializa prawdopodobnie nie przyniosą korzyści.
5. WŁAŚCIWOŚCI FARMAKOLOGICZNE
5.1 Właściwości farmakodynamiczne
Grupa farmakoterapeutyczna: inne leki wpływające na układ nerwowy, kod ATC: N07XX16.
Mechanizm działania
Deutetrabenazyna i jej główne krążące metabolity (deuterowana α-HTBZ i deuterowana β-HTBZ) są odwracalnymi inhibitorami VMAT2, powodującymi zmniejszenie wychwytu monoamin do pęcherzyków synaptycznych i wyczerpanie zapasów monoamin w dopaminergicznych regionach mózgu (np. prążkowiu i korze) (patrz punkt 5.2 „Dystrybucja”). Chociaż dokładny mechanizm działania deutetrabenazyny w leczeniu dyskinez późnych nie jest znany, uważa się, że jest on związany z jej działaniem polegającym na zmniejszaniu ilości monoamin (takich jak dopamina, serotonina, noradrenalina i histamina) w zakończeniach nerwowych.
Działanie farmakodynamiczne
Elektrofizjologia serca
W maksymalnej zalecanej dawce deutetrabenazyna nie wydłuża odstępu QTc w stopniu istotnym klinicznie. Analiza zależności odpowiedzi od ekspozycji dotycząca wydłużenia odstępu QTc, przeprowadzona w badaniu z udziałem osób, u których CYP2D6 metabolizował w stopniu znacznym, średnim i słabym, wykazała, że można wykluczyć klinicznie istotny efekt przy ekspozycjach po podaniu dawek dobowych 24 i 48 mg deutetrabenazyny.
Skuteczność kliniczna i bezpieczeństwo stosowania
Skuteczność deutetrabenazyny oceniano w dwóch 12-tygodniowych, randomizowanych, podwójnie zaślepionych, kontrolowanych placebo badaniach z udziałem dorosłych pacjentów z dyskinezą późną z objawami, które były uciążliwe dla pacjenta lub powodowały zaburzenia czynnościowe (n=335). Badania te obejmowały pacjentów z umiarkowanymi lub ciężkimi nieprawidłowymi ruchami na podstawie pozycji 8 na skali nieprawidłowych ruchów mimowolnych (ang. Abnormal Involuntary Movement Scale, AIMS) i całkowitym wynikiem motorycznym na skali AIMS ≥6 (na podstawie pozycji od 1 do 7). Włączeni do badania pacjenci stosowali w przeszłości antagonistę receptora dopaminy (ang. dopamine receptor antagonist, DRA, np. leki przeciwpsychotyczne, metoklopramid) przez co najmniej 3 miesiące (lub 1 miesiąc u pacjentów w wieku 60 lat i starszych), byli stabilni psychiatrycznie i nie zmieniali leków psychoaktywnych przez co najmniej 30 dni (45 dni w przypadku leków przeciwdepresyjnych). Choroby współistniejące obejmowały schizofrenię/zaburzenia schizoafektywne (n=207, 62%), zaburzenia nastroju (n=112, 33%), inne (choroby neurologiczne, psychiczne i żołądkowo-jelitowe; n=15, 4%) oraz brak danych (n=1, <1%).
W odniesieniu do jednoczesnego stosowania DRA, 75,5% pacjentów otrzymywało stabilną dawkę DRA, podczas gdy 24,5% nie otrzymywało DRA w punkcie początkowym. Pierwszorzędowym punktem końcowym skuteczności w badaniach był całkowity wynik motoryczny na skali AIMS (suma pozycji od 1 do 7 z zakresem wyników od 0 do 28)
Badanie z zastosowaniem stałej dawki (AIM-TD - badanie 1)
Badanie 1 było 12-tygodniowym, podwójnie zaślepionym, kontrolowanym placebo badaniem z zastosowaniem stałej dawki u dorosłych pacjentów z dyskinezą późną. Łącznie 222 pacjentów przydzielono losowo do jednej z czterech grup: stosujących 12 mg deutetrabenazyny na dobę, 24 mg deutetrabenazyny na dobę, 36 mg deutetrabenazyny na dobę lub placebo podawane doustnie. Badanie obejmowało 4-tygodniowy okres zwiększania dawki i 8-tygodniowy okres leczenia podtrzymującego. Leczenie rozpoczynano od dawki deutetrabenazyny 12 mg na dobę, którą zwiększano w odstępach tygodniowych o 6 mg na dobę do docelowych stałych dawek 12 mg, 24 mg lub 36 mg deutetrabenazyny na dobę. Dane demograficzne i początkowa charakterystyka choroby były porównywalne między grupami badania. Średni wiek pacjentów wynosił 57 lat (zakres: 21 do 81 lat), 24% pacjentów było w wieku 65 lat i starszych, 48% stanowili mężczyźni, a 79% osoby rasy białej.
U stosujących deutetrabenazynę uzyskano statystycznie istotną i klinicznie znaczącą poprawę łącznego wyniku AIMS w porównaniu z placebo w grupach otrzymujących 24 mg i 36 mg (patrz tabela 2). Działanie to wystąpiło już w tygodniu 2 i utrzymywało się przez cały okres leczenia (patrz ryc. 1).
Tabela 2: Poprawa łącznego wyniku AIMS w badaniu 1
| Punkt końcowy skuteczności | Placebo (n=58) | Deutetrabenazyna 12 mg/dobę (n=60) | Deutetrabenazyna 24 mg/dobę (n=49) | Deutetrabenazyna 36 mg/dobę (n=55) |
| Łączny wynik AIMS | ||||
| Średni wynik początkowy (SD) | 9,5 (2,71) | 9,6 (2,40) | 9,4 (2,93) | 10,1 (3,21) |
Zmiana średniej LS od punktu początkowego (SE) | -1,4 (0,41) | -2,1 (0,42) | -3,2 (0,45) | -3,3 (0,42) |
| Efekt leczenia (95% CI) | -0,7 (-1,84; 0,42) | -1,8 (-3,00; -0,63) | -1,9 (-3,09; -0,79) | |
| Wartość p | 0,001* | |||
Średnia LS = średnia najmniejszych kwadratów; SD = Standard deviation = odchylenie standardowe; SE = Standard error = błąd standardowy; CI = 2-stronny 95% przedział ufności
* Wielokrotnie skorygowana wartość p dla różnicy w porównaniu z placebo, istotna statystycznie
Ryc. 1. Średnia zmiana od punktu początkowego w zakresie łącznego wyniku AIMS w badaniu 1
Badanie z zastosowaniem elastycznej dawki (ARM-TD - badanie 2)
Badanie 2 było 12-tygodniowym, podwójnie zaślepionym, kontrolowanym placebo badaniem z zastosowaniem elastycznej dawki u dorosłych z dyskinezą późną. Łącznie 113 pacjentów 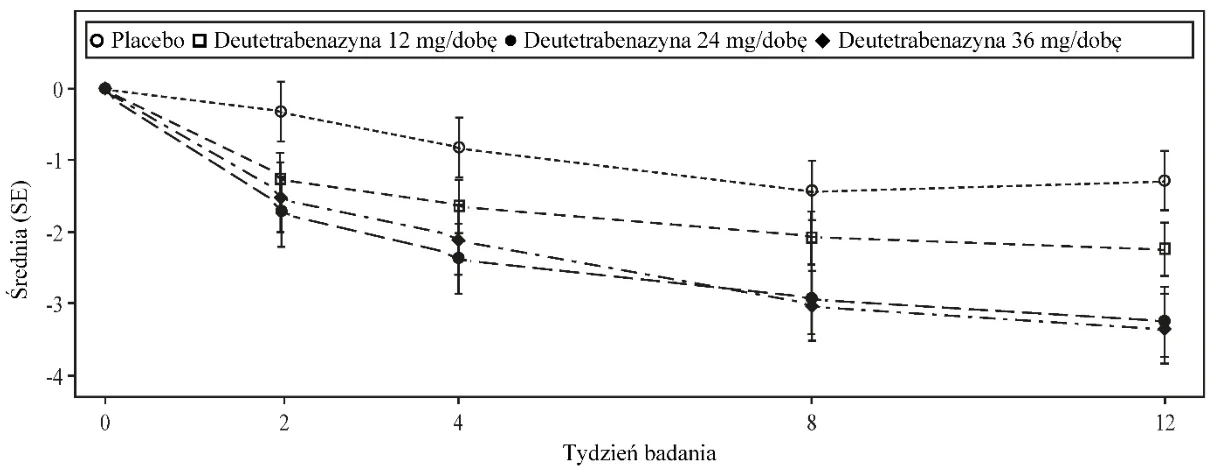 otrzymywało dobowe dawki placebo lub deutetrabenazyny, zaczynając od 12 mg na dobę, z możliwością zwiększania dawki w odstępach tygodniowych o 6 mg na dobę, aż do uzyskania odpowiedniej kontroli dyskinezy, wystąpienia klinicznie istotnych działań niepożądanych lub osiągnięcia maksymalnej dobowej dawki 48 mg deutetrabenazyny na dobę. Badanie obejmowało 6-tygodniowy okres dostosowywania dawki i 6-tygodniowy okres leczenia podtrzymującego. Średni wiek pacjentów wynosił 55 lat (zakres: 25 do 75 lat), 14% pacjentów było w wieku 65 lat i starszych, 48% stanowili mężczyźni, a 70% osoby rasy białej.
Średnia dawka deutetrabenazyny pod koniec leczenia wynosiła 38,3 mg na dobę. U stosujących deutetrabenazynę uzyskano statystycznie istotną i klinicznie znaczącą poprawę łącznego wyniku AIMS w porównaniu z placebo (patrz tabela 3).
Tabela 3: Poprawa łącznego wyniku AIMS w badaniu 2
| Punkt końcowy skuteczności | Placebo (n=57) | Deutetrabenazyna 12 mg/dobę – 48 mg/dobę (n=56) |
| Łączny wynik AIMS | ||
| Średni wynik początkowy (SD) | 9,6 (3,78) | 9,7 (4,14) |
| Zmiana średniej LS od punktu początkowego (SE) | -1,6 (0,46) | -3,0 (0,45) |
| Efekt leczenia (95% CI) | -1,4 (-2,6; -0,2) | |
| Wartość p | 0,0188* | |
Średnia LS = średnia najmniejszych kwadratów; SD = Standard deviation = odchylenie standardowe; SE = Standard error = błąd standardowy; CI = 2-stronny 95% przedział ufności
* Wielokrotnie skorygowana wartość p dla różnicy w porównaniu z placebo, istotna statystycznie
Dzieci i młodzież
Europejska Agencja Leków uchyliła obowiązek dołączania wyników badań deutetrabenazyny we wszystkich podgrupach populacji dzieci i młodzieży w leczeniu dyskinezy późnej (stosowanie u dzieci i młodzieży, patrz punkt 4.2).
5.2 Właściwości farmakokinetyczne
Po podaniu doustnym deutetrabenazyna ulega szybkiemu i rozległemu metabolizmowi wątrobowemu do swoich aktywnych metabolitów: deuterowanej α-HTBZ i deuterowanej β-HTBZ, co prowadzi do niskiego stężenia deutetrabenazyny w osoczu w porównaniu ze stężeniem aktywnych metabolitów.
Wchłanianie
Po podaniu doustnym deutetrabenazyny stopień wchłaniania wynosi co najmniej 80%. Szczytowe stężenie deutetrabenazyny i jej aktywnych metabolitów (deuterowanej α-HTBZ i deuterowanej β-HTBZ) w osoczu osiągane jest w ciągu 3 godzin po wielokrotnym podaniu dawki, po czym następuje utrzymujący się przez kilka godzin stan plateau, co pozwala na 24-godzinną przerwę w podawaniu dawki. Spożycie pokarmu nie ma wpływu na wchłanianie.
Dystrybucja
Wiązanie z białkami deutetrabenazyny, deuterowanej α-HTBZ i deuterowanej β-HTBZ w ludzkim osoczu wynosi odpowiednio 82%, 57% i 49%, bez preferencyjnego wiązania całkowitej radioaktywności ze składnikami komórkowymi ludzkiej krwi po podaniu deutetrabenazyny 14C. Pojedyncza dawka doustna deutetrabenazyny 14C lub tetrabenazyny 14C podana szczurom w ilościowym badaniu autoradiograficznym całego ciała skutkowała podobnym stosunkiem stężenia leku w mózgu do stężenia leku we krwi. Wyniki badań PET u ludzi wykazały, że po dożylnym podaniu tetrabenazyny znakowanej 11C lub α-HTBZ radioaktywność szybko dystrybuowana jest w mózgu, z największym wiązaniem w prążkowiu i najmniejszym wiązaniem w korze mózgowej. Nie przeprowadzono badań PET z użyciem deutetrabenazyny u ludzi.
W oparciu o modelowanie farmakokinetyki populacyjnej po podaniu doustnym pozorna objętość dystrybucji (Vc/F) dla deutetrabenazyny, deuterowanej α-HTBZ i deuterowanej β-HTBZ wynosi, odpowiednio, 13 700 l, 490 l i 860 l.
Metabolizm
Badania in vitro z użyciem ludzkich mikrosomów wątrobowych wykazują, że deutetrabenazyna jest w znacznym stopniu biotransformowana, głównie przez reduktazę karbonylową, do jej głównych aktywnych metabolitów, deuterowanej α-HTBZ i deuterowanej β-HTBZ, które są następnie metabolizowane głównie przez CYP2D6, z niewielkim udziałem CYP1A2 i CYP3A4/5, z utworzeniem kilku mniejszych metabolitów.
Deutetrabenazyna i jej aktywne metabolity nie hamowały ani nie indukowały żadnych enzymów CYP badanych in vitro w stężeniach istotnych klinicznie.
Eliminacja
W badaniu bilansu masy u sześciu zdrowych osób od 75% do 86% dawki deutetrabenazyny było wydalane z moczem, a odzysk z kałem stanowił od 8% do 11% dawki. Wydalanie z moczem deuterowanej α-HTBZ i deuterowanej β-HTBZ stanowiło mniej niż 10% podanej dawki. Większość metabolitów w moczu stanowiły koniugaty siarczanowe i glukuronidowe deuterowanej α-HTBZ i deuterowanej β-HTBZ, a także produkty metabolizmu oksydacyjnego.
W oparciu o modelowanie farmakokinetyki populacyjnej, po podaniu doustnym, dla deutetrabenazyny, deuterowanej α-HTBZ i deuterowanej β-HTBZ, wartości klirensu pozornego (CL/F) wynoszą 11 750 l/h, 67 l/h i 260 l/h; okresy półtrwania wynoszą 11,4 h, 11 h i 8,2 h. Deutetrabenazyna i jej aktywne metabolity nie są substratami ani inhibitorami ludzkich transporterów, zlokalizowanych głównie w wątrobie, jelitach, ośrodkowym układzie nerwowym (OUN) i nerkach, które badano in vitro w stężeniach istotnych klinicznie.
Liniowość lub nieliniowość
Proporcjonalność dawki obserwowano w zakresie dawek od 12 mg do 48 mg.
Szczególne grupy pacjentów
Na podstawie populacyjnej analizy farmakokinetycznej nie stwierdzono widocznego wpływu płci, rasy i wieku (18-64 lat) na farmakokinetykę deuterowanej α-HTBZ i deuterowanej β-HTBZ. Dostępne są ograniczone dane farmakokinetyczne dla pacjentów w wieku 65-74 lat (ok. 9% pacjentów) i w wieku 75-84 lat (ok. 1% pacjentów). Brak danych dla pacjentów w wieku powyżej 85 lat. Z tego powodu nie można wyciągnąć ostatecznych wniosków dotyczących farmakokinetyki dla pacjentów w wieku powyżej 65 lat.
Większość pacjentów miała masę ciała od 50 kg do <120 kg, a tylko ograniczona liczba pacjentów
o masie ciała <50 kg lub ≥120 kg została włączona do badań klinicznych. Populacyjne analizy farmakokinetyczne przewidują większą ekspozycję na deuterowaną α-HTBZ i deuterowaną β-HTBZ u pacjentów z mniejszą masą ciała i mniejszą ekspozycję u pacjentów z większą masą ciała, jednak masa ciała nie była skorelowana z indywidualną odpowiedzią mierzoną zmianą łącznego wyniku AIMS w tygodniu 12 leczenia.
Zaburzenia czynności nerek
Nie przeprowadzono badań klinicznych oceniających wpływ zaburzeń czynności nerek na farmakokinetykę deuterowanej α-HTBZ i deuterowanej β-HTBZ. Na podstawie populacyjnych analiz farmakokinetycznych wpływ zaburzeń czynności nerek na ekspozycję farmakokinetyczną na deuterowaną całkowitą (α+β)-HTBZ jest nieistotny. Ponieważ główną drogą eliminacji aktywnych metabolitów jest droga pozanerkowa, jest mało prawdopodobne, aby pacjenci z jakimkolwiek stopniem zaburzeń czynności nerek byli narażeni na nadmierne stężenia deutetrabenazyny i jej aktywnych metabolitów.
Zaburzenia czynności wątroby
Nie badano wpływu zaburzeń czynności wątroby na farmakokinetykę deutetrabenazyny i jej aktywnych metabolitów. Ponieważ deutetrabenazyna jest w znacznym stopniu metabolizowana w wątrobie, oraz ze względu na potencjalne zwiększenie ekspozycji ogólnoustrojowej, stosowanie deutetrabenazyny u pacjentów z zaburzeniami czynności wątroby jest przeciwwskazane (patrz punkt 4.3).
Osoby słabo metabolizujące CYP2D6
Chociaż farmakokinetyka deutetrabenazyny i jej metabolitów nie była systematycznie oceniana u pacjentów, u których nie występuje ekspresja enzymu CYP2D6 metabolizującego lek, dane dotyczące zdrowych osób, które słabo metabolizują przy udziale CYP2D6, wskazują, że ekspozycja na deuterowaną α-HTBZ i deuterowaną β-HTBZ byłaby zwiększona podobnie jak po przyjmowaniu silnych inhibitorów CYP2D6 (maksymalna ekspozycja zwiększona 2-krotnie, a całkowita ekspozycja około 4-krotnie) (patrz punkty 4.2 i 4.5).
5.3 Przedkliniczne dane o bezpieczeństwie
Po 4 tygodniach podawania dawek (nekropsja pośrednia) w 3-miesięcznym badaniu toksykologicznym deutetrabenazyny u szczurów obserwacje zatrzymania cyklu rujowego w fazie przedrujowej (przedowulacyjnej) i przerostu gruczołu sutkowego u samic przy ekspozycji podobnej do oczekiwanej u pacjentów były prawdopodobnie fizjologicznymi konsekwencjami zmniejszenia dopaminy w OUN z towarzyszącym odhamowaniem prolaktyny. Obserwacje związane z OUN w tym badaniu, w tym przerywane drżenie, częściowe zamknięcie oczu, zmiany aktywności i drganie uszu, które obserwowano dla klinicznie istotnych dawek, z subkliniczną ekspozycją na niektóre główne metabolity, były prawdopodobnie związane z wyczerpaniem zapasów neuroprzekaźników monoaminowych. Samce szczurów z 3-miesięcznego badania wykazały niekorzystny wpływ zmniejszonego przyrostu masy ciała przy ekspozycji na deutetrabenazynę nieco poniżej poziomów ekspozycji klinicznej.
Nie przeprowadzono badań toksykologicznych deutetrabenazyny z udziałem zwierząt innych niż gryzonie. Jednak obserwacje w badaniu toksykologicznym innego inhibitora VMAT2 (tetrabenazyny), który był podawany doustnie psom przez 9 miesięcy, wykazały związane z OUN skutki farmakologiczne podobne do tych, jakie obserwowano u szczurów, w tym obniżoną aktywność, letarg, zez lub zamknięte oczy, dla dawek związanych z ekspozycją na główne metabolity u ludzi poniżej poziomów ekspozycji klinicznej.
Deutetrabenazyna i jej główne aktywne metabolity, deuterowana α-HTBZ i deuterowana β-HTBZ, nie były genotoksyczne w standardowym zestawie testów in vitro, a leczenie deutetrabenazyną prowadziło do negatywnej odpowiedzi na indukcję mikrojąder szpiku kostnego u myszy.
Nie przeprowadzono badań rakotwórczości deutetrabenazyny.
Deutetrabenazyna nie miała wpływu na rozwój zarodka ani płodu, gdy była podawana ciężarnym szczurom w dawkach do 30 mg/kg/dobę, co odpowiadało poziomom ekspozycji (AUC) 119-krotnie większym niż u pacjentów przyjmujących maksymalną zalecaną dawkę. Poziomy ekspozycji (AUC) na deuterowaną α-HTBZ były porównywalne, a metabolity deuterowanej β-HTBZ były nieco mniejsze niż poziomy metabolitów u ludzi przy maksymalnej zalecanej dawce.
Nie przeprowadzono badań z zastosowaniem deutetrabenazyny dotyczących rozwoju zarodka i płodu u gatunków innych niż gryzonie ani badań płodności i rozwoju przed- i pourodzeniowego u gatunków gryzoni.
Tetrabenazyna nie miała wpływu na rozwój zarodka ani płodu, gdy była podawana ciężarnym królikom w okresie organogenezy w dawkach doustnych do 60 mg/kg/dobę.
Gdy tetrabenazyna była podawana doustnie ciężarnym szczurom (5, 15 i 30 mg/kg/dobę) od początku organogenezy przez okres laktacji, zaobserwowano wzrost liczby martwych urodzeń i śmiertelności poporodowej potomstwa dla dawek 15 i 30 mg/kg/dobę, a opóźnione dojrzewanie potomstwa zaobserwowano dla wszystkich dawek. Nie zidentyfikowano dawki niepowodującej żadnych skutków dla przed- i pourodzeniowej toksyczności rozwojowej u szczurów.
6. DANE FARMACEUTYCZNE
6.1 Wykaz substancji pomocniczych
Rdzeń tabletki
Butylohydroksyanizol (E 320)
Butylohydroksytoluen (E 321)
Makrogol o dużej masie cząsteczkowej 200K Makrogol o dużej masie cząsteczkowej 5000K Hypromeloza 2910
Sodu chlorek
Czerwień allura AC (E 129)
Magnezu stearynian
Celulozy octan
Makrogol 3350
Hydroksypropyloceluloza
Otoczka
Poli(alkohol winylowy)
Tytanu dwutlenek (E 171)
Makrogol 3350
Talk
Austedo 12 mg
Indygokarmin (E 132)
Austedo 24 mg
Indygokarmin (E 132)
Czerwień allura AC (E 129)
Austedo 30 mg
Żółcień pomarańczowa FCF (E 110) Austedo 36 mg
Indygokarmin (E 132)
Żółcień pomarańczowa FCF (E 110) Czerwień allura AC (E 129)
Austedo 42 mg
Żółcień pomarańczowa FCF (E 110) Czerwień allura AC (E 129)
Austedo 48 mg
Czerwień allura AC (E 129)
Tusz do nadruku
Szelak
Żelaza tlenek czarny (E 172)
Glikol propylenowy
6.2 Niezgodności farmaceutyczne
Nie dotyczy.
6.3 Okres ważności
Austedo 12 mg, 24 mg, 30 mg, 36 mg, 42 mg, 48 mg tabletki o przedłużonym uwalnianiu (opakowanie na rozpoczęcie leczenia)
2 lata.
Austedo 24 mg tabletki o przedłużonym uwalnianiu (opakowanie na leczenie podtrzymujące) 3 lata.
Austedo 30 mg, 36 mg, 42 mg, 48 mg tabletki o przedłużonym uwalnianiu (opakowania na leczenie podtrzymujące)
2 lata.
6.4 Specjalne środki ostrożności podczas przechowywania
Austedo 12 mg, 24 mg, 30 mg, 36 mg, 42 mg, 48 mg tabletki o przedłużonym uwalnianiu (opakowanie na rozpoczęcie leczenia)
Nie przechowywać w temperaturze powyżej 30°C.
Austedo 24 mg, 30 mg, 36 mg, 42 mg, 48 mg tabletki o przedłużonym uwalnianiu (opakowania na leczenie podtrzymujące)
Brak specjalnych zaleceń dotyczących przechowywania produktu leczniczego.
6.5 Rodzaj i zawartość opakowania
Blistry PVC/PCTFE/PVC-Aluminium
Austedo 12 mg, 24 mg, 30 mg, 36 mg, 42 mg, 48 mg tabletki o przedłużonym uwalnianiu (opakowanie na rozpoczęcie leczenia)
Opakowanie 42 tabletek o przedłużonym uwalnianiu zawierające dwa etui: jedno z 21 tabletkami
o przedłużonym uwalnianiu (7 × 12 mg, 7 × 24 mg, 7 × 30 mg) i drugie z 21 tabletkami
o przedłużonym uwalnianiu (7 × 36 mg, 7 × 42 mg, 7 × 48 mg).
Austedo 24 mg, 30 mg, 36 mg, 42 mg, 48 mg tabletki o przedłużonym uwalnianiu (opakowania na leczenie podtrzymujące)
Opakowania zawierające 28 i 84 tabletek o przedłużonym uwalnianiu.
Nie wszystkie wielkości opakowań muszą znajdować się w obrocie.
6.6 Specjalne środki ostrożności dotyczące usuwania
Wszelkie niewykorzystane resztki produktu leczniczego lub jego odpady należy usunąć zgodnie z lokalnymi przepisami.
7. PODMIOT ODPOWIEDZIALNY POSIADAJĄCY POZWOLENIE NA DOPUSZCZENIE DO OBROTU
TEVA GmbH
Graf-Arco-Str. 3
89079 Ulm
Niemcy
8. NUMER POZWOLENIA (NUMERY POZWOLEŃ) NA DOPUSZCZENIE DO OBROTU
Austedo 12 mg, 24 mg, 30 mg, 36 mg, 42 mg, 48 mg tabletki o przedłużonym uwalnianiu (opakowanie na rozpoczęcie leczenia)
EU/1/25/1956/001
Austedo 24 mg, 30 mg, 36 mg, 42 mg, 48 mg tabletki o przedłużonym uwalnianiu (opakowania na leczenie podtrzymujące)
EU/1/25/1956/002 - 24 mg (28 tabletek o przedłużonym uwalnianiu) EU/1/25/1956/003 - 24 mg (84 tabletki o przedłużonym uwalnianiu)
EU/1/25/1956/004 - 30 mg (28 tabletek o przedłużonym uwalnianiu) EU/1/25/1956/005 - 30 mg (84 tabletki o przedłużonym uwalnianiu)
EU/1/25/1956/006 - 36 mg (28 tabletek o przedłużonym uwalnianiu) EU/1/25/1956/007 - 36 mg (84 tabletki o przedłużonym uwalnianiu)
EU/1/25/1956/008 - 42 mg (28 tabletek o przedłużonym uwalnianiu) EU/1/25/1956/009 - 42 mg (84 tabletki o przedłużonym uwalnianiu)
EU/1/25/1956/010 - 48 mg (28 tabletek o przedłużonym uwalnianiu) EU/1/25/1956/011 - 48 mg (84 tabletki o przedłużonym uwalnianiu)
9. DATA WYDANIA PIERWSZEGO POZWOLENIA NA DOPUSZCZENIE DO OBROTU
I DATA PRZEDŁUŻENIA POZWOLENIA
Data wydania pierwszego pozwolenia na dopuszczenie do obrotu:
10. DATA ZATWIERDZENIA LUB CZĘŚCIOWEJ ZMIANY TEKSTU
CHARAKTERYSTYKI PRODUKTU LECZNICZEGO
Szczegółowe informacje o tym produkcie leczniczym są dostępne na stronie internetowej Europejskiej Agencji Leków https://www.ema.europa.eu.
Więcej informacji o leku Austedo