


Charakterystyka produktu leczniczego - Qalsody
1. NAZWA PRODUKTU LECZNICZEGO
Qalsody 100 mg roztwór do wstrzykiwań
2. SKŁAD JAKOŚCIOWY I ILOŚCIOWY
Każda fiolka o pojemności 15 ml zawiera 100 mg tofersenu.
Każdy ml zawiera 6,7 mg tofersenu.
Substancja pomocnicza o znanym działaniu
Każda fiolka o pojemności 15 ml zawiera 52 mg sodu.
Pełny wykaz substancji pomocniczych, patrz punkt 6.1.
3. POSTAĆ FARMACEUTYCZNA
Roztwór do wstrzykiwań
Przezroczysty i bezbarwny do lekko żółtego roztwór o pH od 6,7 do 7,7.
4. SZCZEGÓŁOWE DANE KLINICZNE
4.1 Wskazania do stosowania
Produkt leczniczy Qalsody jest wskazany w leczeniu osób dorosłych ze stwardnieniem zanikowym bocznym (ang. amyotrophic lateral sclerosis, ALS) związanym z mutacją w genie dysmutazy ponadtlenkowej 1 (ang. superoxide dismutase 1, SOD1).
4.2 Dawkowanie i sposób podawania
Leczenie tofersenem powinien rozpoczynać wyłącznie lekarz mający doświadczenie w leczeniu ALS.
Produkt leczniczy Qalsody powinien być podawany przez personel medyczny mający doświadczenie w wykonywaniu nakłuć lędźwiowych lub pod jego kierownictwem.
Dawkowanie
Zalecana dawka wynosi 100 mg tofersenu na podanie.
Leczenie tofersenem należy rozpocząć od 3 dawek nasycających podawanych w odstępach 14-dniowych.
Następnie należy podawać dawkę podtrzymującą raz na 28 dni.
Pominięcie lub opóźnienie dawki
W razie opóźnienia lub pominięcia drugiej dawki nasycającej, tofersen należy podać możliwie jak najszybciej, a trzecią dawkę nasycającą należy podać 14 dni później.
W razie opóźnienia lub pominięcia trzeciej dawki nasycającej, tofersen należy podać możliwie jak najszybciej, a pierwszą dawkę podtrzymującą należy podać 28 dni później.
W razie opóźnienia lub pominięcia dawki podtrzymującej, tofersen należy podać możliwie jak najszybciej. Kolejne dawki podtrzymujące należy podawać co 28 dni, licząc od ostatniej podanej dawki.
Czas trwania leczenia
Należy regularnie oceniać potrzebę kontynuacji leczenia i rozważać ją indywidualnie, w zależności od obrazu klinicznego pacjenta i odpowiedzi na leczenie.
Szczególne grupy pacjentów
Osoby w podeszłym wieku
Doświadczenie dotyczące stosowania tofersenu u osób w podeszłym wieku jest ograniczone. Na podstawie dostępnych danych klinicznych oczekuje się jednak, że skuteczność stosowania i bezpieczeństwo tofersenu będą podobne, jak w innych badanych grupach wiekowych. Nie ma dowodów na konieczność uwzględniania podczas podawania tofersenu specjalnego dawkowania w zależności od wieku.
Zaburzenia czynności nerek
Tofersenu nie badano u pacjentów z zaburzeniami czynności nerek.
Zaburzenia czynności wątroby
Tofersenu nie badano u pacjentów z zaburzeniami czynności wątroby.
Dzieci i młodzież
Nie określono bezpieczeństwa stosowania ani skuteczności produktu leczniczego Qalsody u dzieci i młodzieży w wieku poniżej 18 lat. Dane nie są dostępne.
Sposób podawania
Produkt leczniczy Qalsody jest przeznaczony do stosowania dooponowego przez nakłucie lędźwiowe.
- Zaleca się zapewnienie dostępu dooponowego przed zdjęciem plastikowej nasadki z fiolki i pobraniem dawki tofersenu.
Bezpośrednio przed podaniem produktu leczniczego należy zdjąć plastikową nasadkę z fiolki a do strzykawki przymocować igłę do znieczulenia innego niż podpajęczynówkowe w celu pobrania tofersenu z fiolki. Igłę strzykawki wprowadza się do fiolki przez środek kapsla, aby pobrać wymaganą dawkę 15 ml (co odpowiada 100 mg).
- Produktu leczniczego Qalsody nie wolno rozcieńczać.
- Nie są wymagane filtry zewnętrzne, w tym filtry antybakteryjne ani filtry cząstek stałych.
Przed podaniem tofersenu zaleca się pobranie około 10 ml płynu mózgowo-rdzeniowego
(PMR) z użyciem igły do nakłucia lędźwiowego.
- Tofersen podaje się w postaci bolusa dooponowego przy użyciu igły do nakłucia lędźwiowego w czasie od 1 do 3 minut.
Instrukcja przygotowania do zabiegu:
- Jeśli stan kliniczny pacjenta na to wskazuje, można rozważyć zastosowanie sedacji.
- Jeśli stan kliniczny pacjenta na to wskazuje, można rozważyć dooponowe podawanie tofersenu pod kontrolą obrazowania.
- Przed zdjęciem nasadki fiolki z aluminiowego kapsla należy potwierdzić, że pacjent jest gotowy do zabiegu. Nieotwartą fiolkę można ponownie włożyć do lodówki; całkowity dozwolony czas, patrz punkt 6.4.
- Pacjentów należy ocenić przed i po nakłuciu lędźwiowym pod kątem obecności potencjalnych stanów związanych z punkcją lędźwiową, aby uniknąć poważnych powikłań po zabiegu.
Po wstrzyknięciu zaleca się standardową opiekę stosowaną po nakłuciu lędźwiowym.
4.3 Przeciwwskazania
Nadwrażliwość na substancję czynną lub na którąkolwiek substancję pomocniczą wymienioną w punkcie 6.1.
4.4 Specjalne ostrzeżenia i środki ostrożności dotyczące stosowania
Nakłucie lędźwiowe
Istnieje ryzyko wystąpienia działań niepożądanych po zabiegu nakłucia lędźwiowego (np. ból głowy, ból pleców, zespół popunkcyjny, zakażenie).
Zapalenie rdzenia kręgowego i (lub) zapalenie korzeni nerwowych
U pacjentów leczonych tofersenem zgłaszano ciężkie przypadki zapalenia rdzenia kręgowego i zapalenia korzeni nerwowych. W razie wystąpienia objawów odpowiadających tym działaniom niepożądanym należy przeprowadzić diagnostykę i wdrożyć leczenie zgodnie ze standardami postępowania.
Podwyższone ciśnienie wewnątrzczaszkowe i (lub) tarcza zastoinowa (obrzęk tarczy nerwu wzrokowego)
U pacjentów leczonych tofersenem zgłaszano ciężkie przypadki podwyższonego ciśnienia wewnątrzczaszkowego i (lub) tarczy zastoinowej. W razie wystąpienia objawów odpowiadających tym działaniom niepożądanym należy przeprowadzić diagnostykę i wdrożyć leczenie zgodnie ze standardami postępowania.
Małopłytkowość i zaburzenia krzepnięcia
Po podskórnym lub dożylnym podaniu antysensownych oligonukleotydów obserwowano małopłytkowość i zaburzenia krzepnięcia, w tym ostrą ciężką małopłytkowość. Jeśli istnieją wskazania kliniczne, przed podaniem tofersenu zaleca się wykonanie laboratoryjnych badań płytek krwi i krzepnięcia.
Nefrotoksyczność
Po podskórnym i dożylnym podaniu antysensownych oligonukleotydów obserwowano toksyczne działanie na nerki. Jeśli istnieją wskazania kliniczne, zaleca się badanie białka w moczu (najlepiej z użyciem pierwszej porannej próbki moczu). W razie utrzymującego się podwyższonego stężenia białka w moczu należy rozważyć przeprowadzenie dalszych badań.
Substancje pomocnicze
Sód
Ten produkt leczniczy zawiera 52 mg sodu na 15 ml, co odpowiada 3% zalecanego przez WHO maksymalnego dziennego spożycia 2 g sodu dla osoby dorosłej.
Potas
Ten produkt leczniczy zawiera mniej niż 1 mmol (39 mg) potasu w każdej dawce 15 ml, to znaczy lek uznaje się za „wolny od potasu”.
4.5 Interakcje z innymi produktami leczniczymi i inne rodzaje interakcji
Nie przeprowadzono badań dotyczących interakcji.
Nie oceniono jednoczesnego podawania innych dooponowych produktów leczniczych z tofersenem i nie jest znane bezpieczeństwo stosowania tych połączeń.
Tofersen nie jest induktorem ani inhibitorem metabolizmu oksydacyjnego, w którym pośredniczy CYP450; dlatego nie powinien zakłócać działania innych produktów leczniczych, które wchodzą w interakcje z tymi szlakami metabolicznymi.
4.6 Wpływ na płodność, ciążę i laktację
Ciąża
Brak danych dotyczących stosowania tofersenu u kobiet w okresie ciąży. Badania na zwierzętach, u których tofersen nie jest farmakologicznie czynny, nie wykazały bezpośredniego ani pośredniego szkodliwego wpływu na reprodukcję (patrz punkt 5.3).
Nie zaleca się stosowania tofersenu w okresie ciąży ani u kobiet w wieku rozrodczym niestosujących antykoncepcji.
Karmienie piersią
Brak danych dotyczących stosowania tofersenu podczas karmienia piersią u ludzi. Na podstawie dostępnych danych farmakodynamicznych dotyczących zwierząt wykazano przenikanie tofersenu do mleka (patrz punkt 5.3). Nie można wykluczyć zagrożenia dla noworodków/niemowląt/dzieci.
Należy podjąć decyzję, czy przerwać karmienie piersią, czy przerwać/wstrzymać podawanie tofersenu, biorąc pod uwagę korzyści z karmienia piersią dla dziecka i korzyści z leczenia dla matki.
Płodność
Brak dostępnych danych dotyczących potencjalnego wpływu na płodność u ludzi. W badaniach toksyczności u zwierząt tofersen wydawał się nie mieć szkodliwego wpływu na płodność samców i samic (patrz punkt 5.3).
4.7 Wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn
Tofersen wywiera niewielki wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn. Pacjentów, u których po zastosowaniu tofersenu wystąpią zaburzenia widzenia, należy ostrzec, aby unikali prowadzenia pojazdów i obsługiwania maszyn.
4.8 Działania niepożądane
Podsumowanie profilu bezpieczeństwa
Ciężkie działania niepożądane u pacjentów leczonych tofersenem obejmowały zapalenie rdzenia kręgowego (4,1%), podwyższone ciśnienie wewnątrzczaszkowe i (lub) tarczę zastoinową (2,7%), zapalenie korzeni nerwowych (1,4%) i aseptyczne zapalenie opon mózgowo-rdzeniowych (1,4%). Najczęstszymi działaniami niepożądanymi zgłaszanymi u pacjentów leczonych tofersenem w dawce 100 mg (n=147) były ból (68,7%), ból stawów (36,7%), zmęczenie (30,6%), zwiększenie liczby białych krwinek w PMR (27,9%), zwiększenie stężenia białka w PMR (26,5%), ból mięśni (22,4%) i gorączka (20,4%).
Tabelaryczne zestawienie działań niepożądanych
Działania niepożądane wymieniono według klasyfikacji układów i narządów oraz częstości występowania, stosując następującą konwencję: bardzo często (≥1/10); często (≥1/100 to <1/10); niezbyt często (≥1/1 000 to <1/100); rzadko (≥1/10 000 to <1/1 000); bardzo rzadko (<1/10 000); nieznana (częstość nie może być określona na podstawie dostępnych danych).
Tabela 1. Działania niepożądane u uczestników leczonych produktem leczniczym Qalsody w badaniu 101 i badaniu 102
| Klasyfikacja układów i narządów (SOC) | Działanie niepożądane | Częstość |
| Zaburzenia układu nerwowego | Zwiększenie liczby białych krwinek w PMR* | Bardzo często |
| Zwiększenie stężenia białka w PMR | Bardzo często | |
| Tarcza zastoinowa‡ | Często | |
| Neuralgia | Często | |
| Aseptyczne zapalenie opon mózgowo-rdzeniowych †† | Często | |
| Zapalenie korzeni nerwowych† | Często | |
| Zapalenie rdzenia kręgowego§ | Często | |
| Zaburzenia mięśniowo-szkieletowe i tkanki łącznej | Ból stawów | Bardzo często |
| Ból mięśni | Bardzo często | |
| Sztywność mięśniowo-szkieletowa | Często | |
| Zaburzenia ogólne i stany w miejscu podania | Ból‡‡ | Bardzo często |
| Zmęczenie | Bardzo często | |
| Gorączka | Bardzo często |
* Zwiększenie liczby białych krwinek w PMR obejmuje terminy preferowane, takie jak zwiększenie liczby białych krwinek w PMR i pleocytoza.
† Zapalenie korzeni nerwowych obejmuje terminy preferowane, takie jak radikulopatia i radikulopatia lędźwiowa. ‡ Tarcza zastoinowa obejmuje terminy preferowane, takie jak tarcza zastoinowa i podwyższone ciśnienie wewnątrzczaszkowe. Patrz omówienie w punkcie „Opis wybranych działań niepożądanych”. § Zapalenie rdzenia kręgowego obejmuje terminy preferowane, takie jak zapalenie rdzenia kręgowego, poprzeczne zapalenie rdzenia kręgowego i neurosarkoidoza. Patrz omówienie w punkcie „Opis wybranych działań niepożądanych”. †† Aseptyczne zapalenie opon mózgowo-rdzeniowych obejmuje terminy preferowane, takie jak chemiczne zapalenie opon mózgowych i aseptyczne zapalenie opon mózgowo-rdzeniowych. Patrz omówienie w punkcie „Opis wybranych działań niepożądanych”.
‡‡ Ból obejmuje terminy preferowane, takie jak ból, ból pleców i ból kończyn.
Opis wybranych działań niepożądanych
Nakłucie lędźwiowe
Zaobserwowano działania niepożądane po podaniu tofersenu w zabiegu nakłucia lędźwiowego. Działania niepożądane często związane z nakłuciem lędźwiowym obejmują ból głowy, ból pleców, zespół popunkcyjny, zakażenie. Częstość występowania i nasilenie tych zdarzeń były zgodne z przewidywanymi zdarzeniami związanymi z nakłuciem lędźwiowym.
Zapalenie rdzenia kręgowego i (lub) zapalenie korzeni nerwowych
W badaniach klinicznych 6 uczestników otrzymujących tofersen w dawce 100 mg zgłosiło ciężkie działania niepożądane w postaci zapalenia rdzenia kręgowego (4,1%). Liczba dawek tofersenu otrzymanych przed wystąpieniem zapalenia rdzenia kręgowego wahała się od 5 do 58 dawek. U 4 uczestników wystąpiły objawy, a 2 inni pozostali bezobjawowi. U pięciu uczestników stwierdzono nieprawidłowe wyniki obrazowania metodą rezonansu magnetycznego (MRI) związane ze zdarzeniem, a u jednego uczestnika wynik badania MRI był prawidłowy. Dwóch uczestników przerwało leczenie i zdarzenie ustąpiło. U pozostałych 4 uczestników zdarzenie to nie doprowadziło do przerwania leczenia (patrz punkt 4.4).
Dwóch uczestników otrzymujących tofersen w dawce 100 mg zgłosiło ciężkie działania niepożądane w postaci zapalenia korzeni nerwowych (1,4%). Liczba dawek tofersenu otrzymanych przed wystąpieniem zapalenia korzeni nerwowych wahała się od 1 do 24 dawek. W obu przypadkach wystąpiły objawy. U jednego uczestnika wyniki badania MRI były nieprawidłowe w związku ze zdarzeniem, a u drugiego wynik badania MRI był prawidłowy. Żaden z uczestników nie przerwał leczenia i działania ustąpiły, z następstwami u jednego uczestnika i bez następstw u drugiego (patrz punkt 4.4).
Podwyższone ciśnienie wewnątrzczaszkowe i (lub) tarcza zastoinowa
Czterech uczestników otrzymujących tofersen w dawce 100 mg zgłosiło ciężkie działania niepożądane związane z podwyższonym ciśnieniem wewnątrzczaszkowym i (lub) tarczą zastoinową (2,7%). Liczba dawek tofersenu otrzymanych przed wystąpieniem podwyższonego ciśnienia wewnątrzczaszkowego i (lub) tarczy zastoinowej wahała się od 7 do 18 dawek. We wszystkich 4 przypadkach podwyższonego ciśnienia wewnątrzczaszkowego i (lub) tarczy zastoinowej wystąpiły objawy. Czterech uczestników miało wykonane badanie MRI, które nie wykazało żadnych wyników związanych ze zdarzeniem. Jedno działanie ostatecznie doprowadziło do trwałego odstawienia tofersenu, a drugie do przerwania leczenia tofersenem. Wszystkie działania można było opanować, stosując standardowe postępowanie medyczne (patrz punkt 4.4).
Aseptyczne lub chemiczne zapalenie opon mózgowych
Dwóch uczestników otrzymujących tofersen w dawce 100 mg zgłosiło ciężkie działania niepożądane w postaci aseptycznego lub chemicznego zapalenia opon mózgowo-rdzeniowych (1,4%). Liczba dawek tofersenu otrzymanych przed wystąpieniem aseptycznego lub chemicznego zapalenia opon mózgowo-rdzeniowych wahała się od 5 do 7 dawek. W obu przypadkach aseptycznego lub chemicznego zapalenia opon mózgowo-rdzeniowych wystąpiły objawy. U jednego uczestnika wykonano badanie MRI, które nie wykazało żadnych zmian związanych ze zdarzeniem. Jeden uczestnik przerwał leczenie tofersenem, a drugi nie przerwał leczenia.
Zgłaszanie podejrzewanych działań niepożądanych
Po dopuszczeniu produktu leczniczego do obrotu istotne jest zgłaszanie podejrzewanych działań niepożądanych. Umożliwia to nieprzerwane monitorowanie stosunku korzyści do ryzyka stosowania produktu leczniczego. Osoby należące do fachowego personelu medycznego powinny zgłaszać wszelkie podejrzewane działania niepożądane za pośrednictwem krajowego systemu zgłaszania wymienionego w załączniku V.
4.9 Przedawkowanie
W badaniach klinicznych nie zgłoszono przypadków przedawkowania tofersenu.
W razie przedawkowania należy zapewnić pomoc medyczną obejmującą konsultację z fachowym personelem medycznym i ścisłą obserwację stanu klinicznego pacjenta.
5. WŁAŚCIWOŚCI FARMAKOLOGICZNE
5.1 Właściwości farmakokinetyczne
Grupa farmakoterapeutyczna: Inne leki działające na układ nerwowy, kod ATC: N07XX22
SOD1-ALS jest zaburzeniem dziedziczonym autosomalnie dominująco, występującym u około 2% populacji z ALS. Mutacje w genie SOD1 prowadzą do nagromadzenia toksycznej formy białka SOD1. Zidentyfikowano ponad 200 unikalnych mutacji genu SOD1 związanych z ALS, w przypadku których mediana czasu trwania choroby wynosi około 2,3 lata.
Mechanizm działania
Ludzki gen SOD1 koduje kluczowy enzym dimeryczny — dysmutazę ponadtlenkową miedzi/cynku (Cu/ZnSOD lub SOD1), katalizującą przekształcenie nadtlenku (O2-) w tlen (O2) i nadtlenek wodoru (H2O2). U pacjentów z SOD1-ALS mutacje w genie SOD1 prowadzą do akumulacji toksycznej postaci białka SOD1, w wyniku czego następuje uszkodzenie aksonów i neurodegeneracja.
Tofersen jest antysensownym oligonukleotydem (ASO), który jest komplementarny do części nieulegającego translacji regionu 3′ (3′UTR) mRNA ludzkiego genu SOD1 i wiąże się z mRNA przez parowanie zasad zgodnie z modelem Watsona-Cricka (hybrydyzacja). Hybrydyzacja tofersenu z pokrewnym mRNA skutkuje degradacją mRNA genu SOD1 za pośrednictwem rybonukleazy-H (RNase-H), co zmniejsza ilość syntezowanego białka SOD1.
Działanie farmakodynamiczne
Stężenie białka całkowitego SOD1 w PMR
Stężenie całkowitego białka SOD1 w PMR mierzono w części C badania 101 (VALOR) i w badaniu 102 jako pośrednią miarę wiązania leku z jego punktem uchwytu (ang. target engagement).
W 28. tygodniu w części C badania 101 obserwowano zmniejszenie stężenia całkowitego białka SOD1 w płynie mózgowo-rdzeniowym o 35% (stosunek średniej geometrycznej do wartości wyjściowych) w grupie leczonej tofersenem wobec zmniejszenia o 2% w stosunku do wartości wyjściowych u uczestników otrzymujących placebo w populacji ITT (różnica w stosunkach średnich geometrycznych dla tofersenu wobec placebo: 34% (95% CI: 23%, 43%). Stężenie całkowitego białka SOD1 w PMR malało do około 56. dnia, po czym zmniejszenie to utrzymało się w czasie.
Biomarker – łańcuch lekki neurofilamentu (ang. neurofilament light chain, NfL) w osoczu Łańcuch lekki neurofilamentu (NfL) w osoczu mierzono w części C badania 101 (VALOR) i w badaniu 102 jako marker uszkodzenia aksonów i neurodegeneracji.
W 28. tygodniu w części C badania 101 średnie stężenie NfL w osoczu zmniejszyło się o 55% (stosunek średniej geometrycznej do wartości wyjściowych) w grupie leczonej tofersenem (ITT) w porównaniu do 12% wzrostu w stosunku do wartości wyjściowych u uczestników otrzymujących placebo (różnica w stosunkach średniej geometrycznej dla tofersenu wobec placebo: 60% (95% CI: 51%, 67%). Poziom NfL w osoczu spadał do około 113. dnia, po czym zmniejszenie to utrzymało się w czasie. Zmniejszone stężenia NfL w PMR były spójne z tymi obserwowanymi w osoczu.
Rycina 1. Badanie 101, część C i badanie 102: Stosunek średniej geometrycznej skorygowanej wartości NfL w osoczu do wartości wyjściowych według tygodnia badania dla populacji ITT
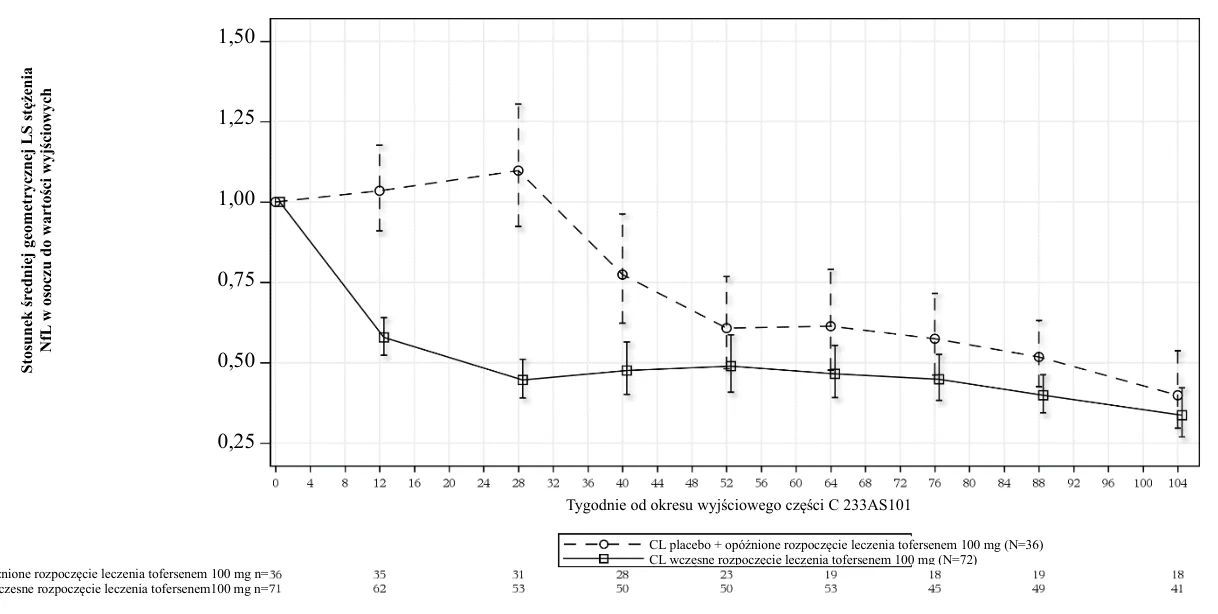
Skróty: NfL = łańcuch lekki neurofilamentu (ang. neurofilament light chain); ANCOVA = analiza kowariancji (ang.
analysis of covariance); MI = wielokrotna imputacja (ang. multiple imputation); LS = metoda najmniejszych kwadratów (ang. least squares).
Uwaga 1: Wartość wyjściową definiuje się jako wartość z dnia 1. przed podaniem leku w badaniu klinicznym. Jeśli brakuje wartości z dnia 1., za wartość wyjściową przyjmuje się wartość dostępną (w tym z wizyty przesiewowej) najbliżej pierwszej dawki i przed jej podaniem.
Uwaga 2: Dla celów obliczeń wartości poniżej granicy oznaczalności (ang. below limit of quantitation, BLQ) są ustawione na połowę dolnej granicy oznaczalności (ang. lower limit of quantitation, LLOQ, 4,9 pg/ml). W przypadku brakujących danych stosuje się imputację wielokrotną.
Uwaga 3: Analiza ITT opiera się na modelu ANCOVA z danymi przekształconymi w logarytm naturalny. Model zawiera współzmienne dla odpowiedniej wartości wyjściowej, tj. wartości logarytmicznej, wyjściowego czasu trwania choroby od początku objawów oraz stosowania ryluzolu lub edarawonu.
Uwaga 4: Tabela poniżej przedstawia liczbę uczestników, u których nie stwierdzono braku danych przy każdej wizycie.
Elektrofizjologia serca
Pomiary EKG i wartości w grupie otrzymującej tofersen w dawce 100 mg (n = 41) były podobne jak w grupie placebo (n = 34) w części C badania 101. Częstość występowania nieprawidłowości w badaniu EKG była większa w grupie otrzymującej tofersen w porównaniu z grupą placebo; w grupie otrzymującej tofersen wystąpił maksymalny wzrost w stosunku do wartości wyjściowej według wzoru Fridericii (QTcF) >30 do 60 ms u 8 uczestników (11,3%) w porównaniu z 2 uczestnikami (5,6%) w grupie placebo. Kliniczne znaczenie tej rozbieżności nie jest znane. U żadnego z uczestników z grupy otrzymującej tofersen ani placebo nie wystąpiło wydłużenie QTcF >60 ms w porównaniu z wartością wyjściową i u żadnego z uczestników nie wystąpił po rozpoczęciu badania maksymalny wzrost QTcF >480 ms.
Immunogenność
Bardzo często wykrywano przeciwciała przeciwlekowe (ang. anti-drug antibodies, ADA). Nie stwierdzono dowodów na wpływ ADA na skuteczność i bezpieczeństwo stosowania.
Skuteczność kliniczna i bezpieczeństwo stosowania
Skuteczność tofersenu oceniano w trwającym 28 tygodni randomizowanym badaniu klinicznym prowadzonym metodą podwójnie ślepej próby z kontrolą placebo (badanie 101, część C) z udziałem uczestników w wieku od 23 do 78 lat z osłabieniem związanym z ALS i mutacją SOD1 potwierdzoną przez laboratorium centralne. Stu ośmiu (108) uczestników przydzielono losowo w stosunku 2:1 do grupy otrzymującej tofersen w dawce 100 mg lub do grupy placebo przez 24 tygodnie (3 dawki CL placebo + opóźnione rozpoczęcie leczenia tofersenem 100 mg n=
CL wczesne rozpoczęcie leczenia tofersenem100 mg n=
nasycające, a następnie 5 dawek podtrzymujących). Zidentyfikowano czterdzieści dwie (42) unikatowe mutacje w genie SOD1, z których najczęstszymi były p.Ile114Thr (n = 20), p.Ala5Val (n = 17), p.Gly94Cys (n = 6) i p.His47Arg (n = 5). Jednoczesne stosowanie ryluzolu i (lub) edarawonu było dozwolone w przypadku uczestników, którzy przyjmowali stałą dawkę przez, odpowiednio, co najmniej 30 lub 60 dni przed rozpoczęciem badania.
Wyjściowa charakterystyka choroby w całej populacji zgodnej z intencją leczenia (ITT) była zasadniczo podobna u uczestników leczonych tofersenem (n = 72) i u uczestników otrzymujących placebo (n = 36), z łącznym wyjściowym wynikiem w skorygowanej funkcjonalnej skali stwardnienia zanikowego bocznego (ang. Revised Amyotrophic Lateral Sclerosis Functional Rating Scale, ALSFRS-R) wynoszącym 36,9 (SD: 5,9) w grupie przyjmującej tofersen i 37,3 (SD: 5,81) w grupie przyjmującej placebo. W grupie otrzymującej tofersen mediana czasu od wystąpienia pierwszych objawów była krótsza (11,4 miesiąca; zakres od 1,7 do 145,7) niż w grupie otrzymującej placebo (14,6 miesiąca; zakres od 2,4 do 103,2), a mediana poziomu NfL w osoczu w punkcie wyjściowym była wyższa (78,5 pg/ml; zakres od 5 do 329) w porównaniu z grupą otrzymującą placebo (64,6 pg/ml; zakres od 8 do 370).
Pierwszorzędowym punktem końcowym dotyczącym skuteczności była zmiana w skali ALSFRS-R w stosunku do wartości wyjściowej w 28. tygodniu. Wyniki liczbowo przedstawiały się na korzyść tofersenu, ale nie były znamienne statystycznie (populacja ITT: średnia różnica skorygowana tofersen-placebo [95% CI]: 1,4 [-1,3, 4,1]). Liczbowo większe różnice zaobserwowano pomiędzy tofersenem i placebo w ciągu 28 tygodni u pacjentów z wyjściowymi wartościami NfL powyżej mediany [średnia różnica (95% CI) 3,9, (-1,0;8,9)] w porównaniu z pacjentami z wyjściowymi wartościami NfL poniżej mediany [0,6, (-1,3,4,2)]. Drugorzędowe punkty końcowe również nie osiągnęły istotności statystycznej.
Aby umożliwić długoterminową obserwację, uczestnicy, którzy ukończyli część C badania 101, mieli możliwość wzięcia udziału w otwartym badaniu kontynuacyjnym (badanie 102), w którym wszyscy uczestnicy otrzymywali tofersen w dawce 100 mg. Łącznie w badaniu 102 wzięło udział 95 (88%) uczestników, n = 63 z grupy wczesnego rozpoczęcia (grupa ES [ang. early-start]: osoby przydzielone losowo do grupy otrzymującej tofersen w części C badania 101) i n = 32 z grupy placebo/opóźnionego rozpoczęcia (grupa DS. [ang. delayed-start]: osoby przydzielone losowo do grupy otrzymującej placebo w części C badania 101). W momencie przeprowadzenia końcowej zintegrowanej analizy 33,3% (12/36) uczestników z grupy placebo/opóźnionego rozpoczęcia i 47,2% (34/72) uczestników z grupy wczesnego rozpoczęcia ukończyło badanie 102, a mediana czasu obserwacji w obu badaniach wynosiła 4,9 roku (zakres: 3,6 do 5,4 roku). Wcześniejsze rozpoczęcie leczenia tofersenem (grupa ES) wiązało się z tendencją do zmniejszenia spadku w skali ALSFRS-R, przewidywanej pojemności życiowej (ang. Slow Vital Capacity, SVC) i pomiaru megascore dynamometrii ręcznej (ang. Hand-Held Dynamometry, HHD) w porównaniu z placebo/opóźnionym rozpoczęciem leczenia tofersenem (grupa DS), chociaż różnice nie były statystycznie istotne.
Wcześniejsze rozpoczęcie leczenia tofersenem (grupa ES) wiązało się z wyraźną redukcją ryzyka zgonu lub konieczności stałej wentylacji (HR [95% CI]: 0,64 [0,28, 1,46]) oraz ryzyka zgonu (HR [95% CI]: 0,52 [0,20, 1,36]). Mediana czasu do wystąpienia zdarzenia nie była możliwa do oszacowania ze względu na ograniczoną liczbę zaobserwowanych zdarzeń. Wśród uczestników zintegrowanej analizy badania 101 część C i badania 102, u których prawdopodobieństwo szybszego postępu choroby było większe (na podstawie wyższych poziomów NfL w osoczu na początku badania), mediana czasu do zgonu lub konieczności stałej wentylacji w grupie ES wynosiła 253,6 tygodnia w porównaniu z 76,0 tygodniami w grupie placebo/opóźnionego rozpoczęcia leczenia.
Dzieci i młodzież
Europejska Agencja Leków uchyliła obowiązek dołączania wyników badań tofersenu we wszystkich podgrupach populacji dzieci i młodzieży ze stwardnieniem zanikowym bocznym (ALS) (stosowanie u dzieci i młodzieży, patrz punkt 4.2).
Ten produkt leczniczy został dopuszczony do obrotu zgodnie z procedurą dopuszczenia w wyjątkowych okolicznościach. Oznacza to, że ze względu na rzadkie występowanie choroby nie było możliwe uzyskanie pełnej informacji dotyczącej tego produktu leczniczego. Europejska Agencja Leków dokona raz do roku przeglądu wszelkich nowych informacji i, w razie konieczności, ChPL zostanie zaktualizowana.
5.2 Właściwości farmakokinetyczne
Farmakokinetykę pojedynczej i wielokrotnej dawki tofersenu podawanego we wstrzyknięciu dooponowym scharakteryzowano w osoczu i płynie mózgowo-rdzeniowym dorosłych uczestników z ALS z mutacją w genie SOD1 oraz w tkance pobranej podczas sekcji ze zwłok zmarłych uczestników badania klinicznego (n = 3).
Wchłanianie
| Maksymalne stężenie w płynie mózgowo-rdzeniowym wystąpiło po trzeciej dawce, która była ostatnią | ||||||
| dawką okresu nasycania. Przy comiesięcznym dawkowaniu po fazie nasycania akumulacja była | ||||||
| niewielka lub żadna; współczynnik akumulacji wydaje się być poniżej dwukrotnego. Tofersen jest | ||||||
| szybko transportowany z płynu mózgowo-rdzeniowego do krążenia ogólnoustrojowego, a mediana | ||||||
| czasu do osiągnięcia maksymalnego stężenia w osoczu (Tmax) wynosi od | 2 do 6 | godzin | ||||
po podaniu dooponowym. Po comiesięcznym podawaniu dawki podtrzymującej nie stwierdzono kumulacji w pomiarach ekspozycji w osoczu (Cmax i AUC).
Dystrybucja
Tofersen podawany dooponowo był szeroko dystrybuowany w OUN, osiągając stężenia terapeutyczne w docelowych tkankach rdzenia kręgowego. Mediana AUC w osoczu po dawce 100 mg (dane z części C badania 101) wynosiła po pierwszej dawce 13973,1 ng/ml*h; mediana maksymalnego stężenia w osoczu (Cmax) wynosiła 824,3 ng/ml i wystąpiła między 4 a 6 godziną po podaniu dawki. W badaniach 101 i 102 medianę objętości dystrybucji w osoczu oszacowano na 48,7 l (124% CV); w grupie dawki 100 mg wynosiła 43,0 (123% CV). Analiza farmakokinetyczna (PK) wykazuje, że tofersen podany dooponowo jest szeroko dystrybuowany do tkanek ośrodkowego układu nerwowego (OUN) i szybko transportowany z płynu mózgowo-rdzeniowego do krążenia ogólnoustrojowego.
| Wiązanie z białkami osocza | ||||
| Tofersen silnie wiąże się z białkami osocza ludzkiego (≥98%) w klinicznie istotnych lub większych | ||||
| stężeniach w osoczu (0,1 i 3 | µg/ml), co ogranicza przesączanie kłębuszkowe i zmniejsza wydalanie | |||
| substancji czynnej z moczem. Prawdopodobieństwo interakcji międzylekowych z powodu | ||||
| współzawodnictwa o | wiązanie z białkami osocza jest bardzo małe. | |||
Metabolizm
Tofersen jest metabolizowany poprzez hydrolizę, w której pośredniczy egzonukleaza (3' i 5') i nie jest substratem, inhibitorem ani induktorem enzymów CYP450.
Eliminacja
Oczekuje się, że główną drogą eliminacji będzie wydalanie z moczem tofersenu w postaci niezmienionej oraz jego metabolitów. Chociaż u ludzi nie można zmierzyć okresu półtrwania w tkankach OUN, średni okres półtrwania w końcowej fazie eliminacji zmierzono w tkankach OUN małp cynomolgus i stwierdzono, że wynosi on od 31 do 40 dni. U uczestników badania 101 i badania 102 medianę klirensu osoczowego oszacowano na 8,20 l/h (47,3% CV); dla dawki 100 mg wynosiła 6,02 l/h (48,2% CV).
Liniowość/nieliniowość
W płynie mózgowo-rdzeniowym farmakokinetyka tofersenu podawanego dooponowo w dawkach od 20 mg do 100 mg zwiększa się w mniejszym stopniu niż proporcjonalnie do dawki. W osoczu farmakokinetyka tofersenu podawanego dooponowo w dawkach od 20 mg do 100 mg zwiększa się w większym stopniu niż proporcjonalnie do dawki.
Immunogenność
Obecność przeciwciał przeciwlekowych (ADA) wydaje się zmniejszać klirens osoczowy o 37,9%.
Charakterystyka w szczególnych populacjach pacjentów
Osoby w podeszłym wieku
Spośród 166 pacjentów, którzy otrzymywali tofersen w badaniach klinicznych, łącznie 22 pacjentów było w wieku 65 lat i starszych, w tym 2 pacjentów w wieku 75 lat i starszych. Nie obserwowano ogólnych różnic w klinicznej farmakokinetyce między tymi pacjentami, ale dane są ograniczone.
Zaburzenia czynności nerek
Nie badano farmakokinetyki tofersenu u pacjentów z zaburzeniami czynności nerek.
Zaburzenia czynności wątroby
Nie badano farmakokinetyki tofersenu u pacjentów z zaburzeniami czynności wątroby.
5.3 Przedkliniczne dane o bezpieczeństwie
Rakotwórczość
Nie przeprowadzono badań rakotwórczości tofersenu.
Mutagenność
Tofersen nie wykazywał mutagenności w nieklinicznych badaniach genotoksyczności (mutagenność bakterii in vitro metodą Amesa, aberracja chromosomowa in vitro i testy mikrojądrowe in vivo u myszy).
Toksyczny wpływ na rozród
Przeprowadzono badania toksykologiczne dotyczące wpływu na rozród, stosując podskórne podanie tofersenu myszom i królikom. W badaniu płodności oraz rozwoju zarodka i płodu u myszy, u samców myszy w grupie otrzymującej dużą dawkę 30 mg/kg (>50-krotność ekspozycji u ludzi [AUC] po podaniu 100 mg tofersenu) występowało minimalne do łagodnego zwyrodnienie kanalików nasiennych, rozszerzenie kanalików nasiennych, zatrzymanie plemników, apoptoza komórek nabłonka, zwiększona ilość szczątków komórkowych w jądrach i hipospermia w najądrzach. Nie stwierdzono działań niepożądanych związanych z tofersenem na kojarzenie, płodność lub parametry nasienia. U samic myszy nie stwierdzono śmiertelności ani przedwczesnego porodu związanego z tofersenem ani też wpływu na kojarzenie lub płodność. Nie zaobserwowano związanego z tofersenem niepożądanego działania na rozwój zarodka i płodu u myszy ani u królików (przy ekspozycji przekraczającej 40-krotność ekspozycji u ludzi po maksymalnej dawce zalecanej u ludzi [ang. maximum recommended human dose, MRHD]). W badaniu rozrodczości okołoporodowej/pourodzeniowej na myszach nie stwierdzono niekorzystnego wpływu na samice pokolenia F0 ani na wzrost i rozwój młodych pokolenia F1 po najwyższej badanej dawce (30 mg/kg). Tofersen wykryto w próbkach mleka myszy pochodzących od wszystkich zwierząt, którym podawano tofersen. Tofersen nie jest farmakologicznie czynny u myszy ani u królików, co ogranicza ważność tych badań, ponieważ nie można w nich ocenić szkodliwego działania związanego z obniżeniem ekspresji genu SOD1.
Mikroskopowa ocena tkanek rozrodczych samców i samic w 13-tygodniowym i 39-tygodniowym badaniu toksykologicznym u gatunków naczelnych innych niż człowiek (ang. non human primates, NHP), u których tofersen jest farmakologicznie czynny, nie wykazała wpływu na tkanki rozrodcze. Toksykologia
W badaniu toksykologicznym po podaniu wielokrotnym (9 miesięcy) dooponowe podawanie tofersenu dorosłym małpom cynomolgus było ogólnie dobrze tolerowane. Wyjątkiem była samica w grupie otrzymującej dużą dawkę (35 mg, co odpowiada 350 mg na wstrzyknięcie dooponowe u ludzi), u której zachowanie po podaniu dooponowym opisywano jako skurcze mięśni, zgięcie grzbietowe głowy/szyi i postawę przypominającą opistotonus z wygiętymi plecami. W elektroencefalogramie (EEG) nie obserwowano napadów drgawkowych. Poziomy, dla których nie obserwowano działań niepożądanych (ang. no-observed-adverse-effect-level, NOAEL) w badaniach toksykologii po podaniu wielokrotnym wynosiły 150 mg/kg po podaniu podskórnym myszom i 12 mg po podaniu dooponowym u 9-miesięcznych naczelnych innych niż człowiek. Przyjmując naczelne inne niż człowiek, jako najbardziej wrażliwe gatunki, dawka 12 mg odpowiadałaby dawce 120 mg u ludzi (ang. human equivalent dose, HED) (w oparciu o skalowanie objętości płynu mózgowo-rdzeniowego u małpy i u człowieka). Margines bezpieczeństwa (1,2-krotny) dla dawek dooponowych u małp w stosunku do dawek dooponowych u ludzi opiera się na przeliczeniu HED z uwzględnieniem różnicy objętości płynu mózgowo-rdzeniowego (w przybliżeniu 10-krotność między ludźmi a małpami). W związku z tym nie obserwowano wpływu toksycznego przy poziomach dawek odpowiadających 120 mg u ludzi.
6. DANE FARMACEUTYCZNE
6.1 Wykaz substancji pomocniczych
Disodu fosforan
Potasu chlorek
Wapnia chlorek dwuwodny
Magnezu chlorek sześciowodny
Sodu chlorek
Sodu diwodorofosforan dwuwodny
Woda do wstrzykiwań
6.2 Niezgodności farmaceutyczne
Nie mieszać tego produktu leczniczego z innymi produktami leczniczymi, ponieważ nie wykonywano badań dotyczących zgodności.
6.3 Okres ważności
60 miesięcy
Warunki tymczasowego przechowywania
Fiolkę z produktem leczniczym Qalsody w oryginalnym opakowaniu można przechowywać do 14 dni w temperaturze pokojowej (poniżej 30°C).
W razie potrzeby nieotwarte fiolki produktu leczniczego Qalsody można po wyjęciu ponownie włożyć do lodówki. Nieotwarte fiolki można wyjąć z oryginalnego opakowania na czas nie dłuższy niż 6 godzin dziennie w temperaturze pokojowej przez maksymalnie 6 dni.
6.4 Specjalne środki ostrożności podczas przechowywania
Przechowywać w lodówce (2°C - 8°C).
Nie zamrażać.
Przechowywać w oryginalnym opakowaniu w celu ochrony przed światłem.
Warunki tymczasowego przechowywania nieotwartych fiolek z produktem leczniczym, patrz punkt 6.3.
6.5 Rodzaj i zawartość opakowania
Fiolka o pojemności 20 ml z przezroczystego szkła typu I z korkiem z gumy chlorobutylowej i aluminiowym kapslem ze zrywaną plastikową nasadką.
Produkt leczniczy Qalsody jest dostępny w opakowaniu zawierającym 1 fiolkę.
6.6 Specjalne środki ostrożności dotyczące usuwania i przygotowania produktu leczniczego
do stosowania
Podczas przygotowywania i dooponowego podawania tofersenu należy stosować technikę aseptyczną. Wyłącznie do jednorazowego użycia.
Instrukcja przygotowania fiolki:
- Przed podaniem produktu leczniczego schłodzoną fiolkę należy ogrzać do temperatury pokojowej (25°C), nie stosując zewnętrznego źródła ciepła.
- Fiolki nie należy wstrząsać.
- Produkt leczniczy Qalsody nie zawiera konserwantów. Po pobraniu do strzykawki roztwór należy podać natychmiast (w ciągu 4 godzin od wyjęcia z lodówki) w temperaturze pokojowej; w przeciwnym razie należy go wyrzucić.
- Roztwór należy obejrzeć przed pobraniem go z fiolki. Roztwór nie powinien zawierać widocznych cząstek. Należy podawać wyłącznie klarowny roztwór i bezbarwny do lekko żółtego. W przeciwnym wypadku zawartości fiolki nie należy używać.
Wszelkie niewykorzystane resztki produktu leczniczego lub jego odpady należy usunąć zgodnie z lokalnymi przepisami.
7. PODMIOT ODPOWIEDZIALNY POSIADAJĄCY POZWOLENIE NA DOPUSZCZENIE DO OBROTU
Biogen Netherlands B.V.
Prins Mauritslaan 13
1171 LP Badhoevedorp
Holandia
8. NUMER POZWOLENIA NA DOPUSZCZENIE DO OBROTU
EU/1/23/1783/001
9. DATA WYDANIA PIERWSZEGO POZWOLENIA NA DOPUSZCZENIE DO OBROTU I DATA PRZEDŁUŻENIA POZWOLENIA
Data wydania pierwszego pozwolenia na dopuszczenie do obrotu: 29 maja 2024
10. DATA ZATWIERDZENIA LUB CZĘŚCIOWEJ ZMIANY TEKSTU
CHARAKTERYSTYKI PRODUKTU LECZNICZEGO
Szczegółowe informacje o tym produkcie leczniczym są dostępne na stronie internetowej Europejskiej Agencji Leków https://www.ema.europa.eu
Więcej informacji o leku Qalsody