


Charakterystyka produktu leczniczego - Vihuma
1. NAZWA PRODUKTU LECZNICZEGO
Vihuma 250 j.m. proszek i rozpuszczalnik do sporządzania roztworu do wstrzykiwań Vihuma 500 j.m. proszek i rozpuszczalnik do sporządzania roztworu do wstrzykiwań Vihuma 1000 j.m. proszek i rozpuszczalnik do sporządzania roztworu do wstrzykiwań Vihuma 2000 j.m. proszek i rozpuszczalnik do sporządzania roztworu do wstrzykiwań Vihuma 2500 j.m. proszek i rozpuszczalnik do sporządzania roztworu do wstrzykiwań Vihuma 3000 j.m. proszek i rozpuszczalnik do sporządzania roztworu do wstrzykiwań Vihuma 4000 j.m. proszek i rozpuszczalnik do sporządzania roztworu do wstrzykiwań
2. SKŁAD JAKOŚCIOWY I ILOŚCIOWY
Vihuma 250 j.m. proszek i rozpuszczalnik do sporządzania roztworu do wstrzykiwań Każda fiolka zawiera nominalnie 250 j.m. ludzkiego VIII czynnika krzepnięcia (rDNA), simoktokog alfa.
Vihuma 250 j.m. zawiera około 100 j.m./ml ludzkiego VIII czynnika krzepnięcia (rDNA), simoktokogu alfa po rekonstytucji.
Vihuma 500 j.m. proszek i rozpuszczalnik do sporządzania roztworu do wstrzykiwań Każda fiolka zawiera nominalnie 500 j.m. ludzkiego VIII czynnika krzepnięcia (rDNA), simoktokog alfa.
Vihuma 500 j.m. zawiera około 200 j.m./ml ludzkiego VIII czynnika krzepnięcia (rDNA), simoktokogu alfa po rekonstytucji.
Vihuma 1000 j.m. proszek i rozpuszczalnik do sporządzania roztworu do wstrzykiwań Każda fiolka zawiera nominalnie 1000 j.m. ludzkiego VIII czynnika krzepnięcia (rDNA), simoktokog alfa.
Vihuma 1000 j.m. zawiera około 400 j.m./ml ludzkiego VIII czynnika krzepnięcia (rDNA), simoktokogu alfa po rekonstytucji.
Vihuma 2000 j.m. proszek i rozpuszczalnik do sporządzania roztworu do wstrzykiwań Każda fiolka zawiera nominalnie 2000 j.m. ludzkiego VIII czynnika krzepnięcia (rDNA), simoktokog alfa.
Vihuma 2000 j.m. zawiera około 800 j.m./ml ludzkiego VIII czynnika krzepnięcia (rDNA), simoktokogu alfa po rekonstytucji.
Vihuma 2500 j.m. proszek i rozpuszczalnik do sporządzania roztworu do wstrzykiwań Każda fiolka zawiera nominalnie 2500 j.m. ludzkiego VIII czynnika krzepnięcia (rDNA), simoktokog alfa.
Vihuma 2500 j.m. zawiera około 1000 j.m./ml ludzkiego VIII czynnika krzepnięcia (rDNA), simoktokogu alfa po rekonstytucji.
Vihuma 3000 j.m. proszek i rozpuszczalnik do sporządzania roztworu do wstrzykiwań Każda fiolka zawiera nominalnie 3000 j.m. ludzkiego VIII czynnika krzepnięcia (rDNA), simoktokog alfa.
Vihuma 3000 j.m. zawiera około 1200 j.m./ml ludzkiego VIII czynnika krzepnięcia (rDNA), simoktokogu alfa po rekonstytucji.
Vihuma 4000 j.m. proszek i rozpuszczalnik do sporządzania roztworu do wstrzykiwań Każda fiolka zawiera nominalnie 4000 j.m. ludzkiego VIII czynnika krzepnięcia (rDNA), simoktokog alfa.
Vihuma 4000 j.m. zawiera około 1600 j.m./ml ludzkiego VIII czynnika krzepnięcia (rDNA), simoktokogu alfa po rekonstytucji.
Aktywność (j.m.) została określona przy użyciu metody chromogennej zgodnie z Farmakopeą Europejską. Aktywność swoista Vihuma wynosi około 9500 j.m./mg białka.
Simoktokog alfa (ludzki VIII czynnik krzepnięcia (rDNA)) to oczyszczone białko zawierające 1440 aminokwasów. Jego cząsteczka zawiera sekwencję aminokwasową porównywalną z sekwencję aminokwasową czynnika VIII o strukturze 90 + 80 kDa (czyli pozbawionego domeny B). Vihuma jest wytwarzany techniką rekombinacji DNA w genetycznie zmodyfikowanych komórkach zarodkowych nerki człowieka (HEK 293F). Podczas procesu wytwarzania jak i do finalnego produktu leczniczego nie są dodawane materiały pochodzenia zwierzęcego bądź ludzkiego.
Substancja pomocnicza o znanym działaniu
Jeden ml rekonstytuowanego roztworu zawiera 7,35 mg sodu (18,4 mg sodu na fiolkę). Pełny wykaz substancji pomocniczych, patrz punkt 6.1.
3. POSTAĆ FARMACEUTYCZNA
Proszek i rozpuszczalnik do sporządzania roztworu do wstrzykiwań.
Proszek: biały do białawego kruchy proszek.
Rozpuszczalnik: przezroczysta, bezbarwna ciecz.
4. SZCZEGÓŁOWE DANE KLINICZNE
4.1 Wskazania do stosowania
Zapobieganie i leczenie krwawień u pacjentów cierpiących na hemofilię A (wrodzony niedobór czynnika VIII).
Vihuma może być stosowany we wszystkich grupach wiekowych.
4.2 Dawkowanie i sposób podawania
Leczenie należy prowadzić pod nadzorem lekarza doświadczonego w leczeniu hemofilii.
Monitorowanie leczenia
W trakcie leczenia zalecane jest oznaczanie stężenia czynnika VIII w celu ustalenia dawki, jaka ma zostać podana i częstości powtarzanych infuzji. Odpowiedź na leczenie z użyciem czynnika VIII może różnić się u poszczególnych pacjentów, co wyrażać się może różnymi okresami półtrwania i różnym poziomem odzysku. Dawka ustalana na podstawie masy ciała może wymagać modyfikacji w przypadku pacjentów z niedowagą lub nadwagą. Zwłaszcza w przypadku poważniejszych zabiegów chirurgicznych, niezbędne jest dokładne monitorowanie terapii zastępczej poprzez kontrolowanie wskaźników krzepnięcia (aktywność czynnika VIII w osoczu).
W razie stosowania jednostopniowego testu krzepnięcia in vitro opartego na oznaczeniu czasu tromboplastyny (APTT) w celu określenia aktywności czynnika VIII w próbkach krwi pacjentów, zarówno rodzaj użytego odczynnika APTT, jak i wzorzec zastosowany w danym teście może mieć znaczny wpływ na wyniki oznaczeń aktywności czynnika VIII w osoczu. Mogą też wystąpić znaczące rozbieżności pomiędzy wynikami uzyskanymi w jednostopniowym teście krzepnięcia opartym na APTT, a testem z substratem chromogennym zgodnym z Farmakopeą Europejską. Jest to szczególnie istotne w razie zmiany laboratorium i/lub odczynników stosowanych w tym teście.
Dawkowanie
Dawkowanie oraz długość terapii zastępczej zależą od stopnia niedoboru czynnika VIII, umiejscowienia i intensywności krwawienia oraz stanu klinicznego pacjenta.
Liczba jednostek podawanego czynnika VIII jest wyrażona w jednostkach międzynarodowych (j.m.) zgodnych z obowiązującym standardem dla produktów zawierających koncentrat czynnika VIII zatwierdzonym przez Światową Organizację Zdrowia (WHO). Aktywność czynnika VIII w osoczu jest wyrażona albo procentowo (w stosunku do prawidłowego osocza ludzkiego), albo (optymalnie) w jednostkach międzynarodowych (zgodnie z międzynarodowym standardem dla czynnika VIII w osoczu).
Jedna jednostka międzynarodowa (j.m.) aktywności czynnika VIII jest równoważna ilości czynnika VIII w jednym ml prawidłowego osocza ludzkiego.
Leczenie na żądanie
Obliczenie wymaganej dawki czynnika VIII jest oparte na badaniach empirycznych dowodzących, iż 1 jednostka międzynarodowa (j.m.) czynnika VIII na kg masy ciała podwyższa aktywność czynnika VIII w osoczu o około 2% normalnej aktywności lub o 2 j.m./dl. Wymagana dawka jest obliczana na podstawie następującego wzoru:
Wymagana liczba jednostek czynnika VIII = masa ciała (kg) x wymagany wzrost aktywności czynnika VIII (% lub j.m./dl) x 0,5 (j.m./kg lub j.m./dl)
Oczekiwany wzrost aktywności czynnika VIII (% prawidłowego) = 2 x liczba podanych j.m. masa ciała (kg)
Dawka oraz częstość podawania produktu leczniczego powinny być zawsze indywidualnie dostosowane do skuteczności klinicznej w danym przypadku.
W następujących przypadkach krwotoków, aktywność czynnika VIII nie powinna spadać poniżej podanego poziomu aktywności osoczowej (w % normy lub j.m./dl) w danym okresie. Poniższa tabela może być pomocna w ustaleniu dawek w przypadkach krwawień i zabiegów operacyjnych.
Nasilenie krwotoku/ Rodzaj zabiegu chirurgicznego | Wymagany poziom czynnika VIII (w % lub j.m./dl) | Częstość podawania (godziny)/Długość trwania terapii (dni) |
| Krwotok | ||
| Wczesny wylew krwi do stawów, krwawienie do mięśni lub jamy ustnej | 20–40 | Powtarzać co 12–24 godzin. Co najmniej 1 dzień aż do ustąpienia bólu spowodowanego przez krwawienie lub zagojenia rany. |
| Bardziej nasilony wylew krwi do stawów, krwawienie do mięśni lub krwiak | 30–60 | Powtarzać infuzję co 12–24 godzin przez 3–4 dni lub więcej aż do momentu ustąpienia bólu i powrotu sprawności. |
| Krwotoki zagrażające życiu | 60–100 | Powtarzać infuzję co 8–24 godzin aż do momentu ustąpienia zagrożenia. |
| Zabieg chirurgiczny | ||
| Drobny zabieg chirurgiczny w tym ekstrakcja zęba | 30–60 | Co 24 godziny, co najmniej 1 dzień, aż do zagojenia. |
| Większy zabieg chirurgiczny | 80–100 (przed- i pooperacyjne) | Powtarzać infuzję co 8–24 godzin aż do momentu odpowiedniego zagojenia rany, potem kontynuować terapię przez co najmniej 7 kolejnych dni w celu utrzymania aktywności czynnika VIII na poziomie 30–60% (j.m./dl). |
Profilaktyka
W długotrwałej profilaktyce krwawień u pacjentów z ciężką postacią hemofilii A powinno się podawać czynnik VIII w dawce 20–40 j.m. na kg masy ciała w odstępach 2–3 dni. Ten schemat może być dostosowany w oparciu o odpowiedź pacjenta.
W niektórych przypadkach, zwłaszcza u młodszych pacjentów, konieczne może być podawanie leku w krótszych odstępach czasu między dawkami lub w większych dawkach.
Dzieci i młodzież
Dawkowanie jest takie samo u dorosłych, jak i dzieci i młodzieży, jednak u dzieci i młodzieży mogą być wymagane krótsze odstępy czasu między kolejnymi dawkami lub większe dawki. Aktualne dane przedstawiono w punktach 4.8, 5.1 i 5.2.
Sposób podawania
Produkt Vihuma jest przeznaczony do stosowania dożylnego.
Zaleca się podawanie nie więcej niż 4 ml na minutę.
Instrukcja dotycząca rekonstytucji produktu leczniczego przed podaniem, patrz punkt 6.6.
4.3 Przeciwwskazania
Nadwrażliwość na substancję czynną lub na którąkolwiek substancję pomocniczą wymienioną w punkcie 6.1.
4.4 Specjalne ostrzeżenia i środki ostrożności dotyczące stosowania
Identyfikowalność
W celu poprawienia identyfikowalności biologicznych produktów leczniczych należy czytelnie zapisać nazwę i numer serii podawanego produktu.
Nadwrażliwość
Podobnie jak w przypadku każdego produktu leczniczego podawanego drogą dożylną, możliwe jest wystąpienie reakcji nadwrażliwości typu alergicznego. Vihuma zawiera śladowe ilości ludzkich komórek gospodarza innych niż czynnik VIII. Jeżeli wystąpią objawy nadwrażliwości, należy zalecić pacjentom natychmiastowe przerwanie stosowania produktu leczniczego i skontaktowanie się z lekarzem. Pacjenci powinni być poinformowani o wczesnych oznakach reakcji nadwrażliwości takich jak wysypka, uogólniona pokrzywka, uczucie ucisku w klatce piersiowej, świszczący oddech, spadek ciśnienia krwi i anafilaksja.
W przypadku wstrząsu należy wdrożyć postępowanie zgodne ze standardami medycznymi dotyczącymi leczenia wstrząsu.
Inhibitory
Wytwarzanie przeciwciał neutralizujących (inhibitorów) czynnik VIII jest znanym powikłaniem leczenia pacjentów z hemofilią typu A. Inhibitory te to zwykle immunoglobuliny IgG skierowanie przeciwko prokoagulacyjnej aktywności czynnika VIII, których miano oznacza się w jednostkach Bethesda (Bethesda Units = BU) na ml osocza przy użyciu zmodyfikowanego testu. Ryzyko wystąpienia inhibitorów jest skorelowane z ciężkością choroby oraz ekspozycją na czynnik VIII; ryzyko to jest największe w ciągu pierwszych 50 dni ekspozycji, ale występuje ono przez całe życie, przy czym ryzyko to jest niezbyt częste.
U pacjentów wcześniej leczonych i poddawanych ekspozycji przez ponad 100 dni, u których stwierdzono uprzednio rozwój inhibitorów, przy zmianie jednego produktu zawierającego czynnik VIII na inny, obserwowano przypadki nawrotu inhibitorów (w niskim mianie). Dlatego zaleca się dokładne monitorowanie wszystkich pacjentów w kierunku obecności inhibitorów po każdej zmianie produktu.
Znaczenie kliniczne powstania inhibitorów zależy od miana inhibitora, przy czym inhibitory występujące przejściowo lub stale w niskim mianie stwarzają mniejsze ryzyko niewystarczającej odpowiedzi klinicznej, niż inhibitory o wysokim mianie.
Zasadniczo wszyscy pacjenci leczeni produktami czynnika krzepnięcia VIII powinni być dokładnie monitorowani pod kątem wystąpienia inhibitorów przez obserwację stanu klinicznego i ocenę badań laboratoryjnych. Jeżeli nie zostanie osiągnięte oczekiwane stężenie czynnika VIII w osoczu lub krwawienie nie zostanie opanowane pomimo zastosowania odpowiedniej dawki, należy przeprowadzić test na obecność inhibitorów czynnika VIII. U pacjentów z dużym mianem inhibitorów leczenie czynnikiem VIII może być nieskuteczne; w takiej sytuacji należy rozważyć inne możliwości leczenia. Leczenie takich pacjentów powinno być prowadzone przez lekarzy z doświadczeniem w leczeniu hemofilii i inhibitorów czynnika VIII.
Zdarzenia sercowo-naczyniowe
U pacjentów z istniejącymi czynnikami ryzyka zdarzeń sercowo-naczyniowych, leczenie zastępcze z zastosowaniem FVIII może zwiększyć ryzyko wystąpienia takich zdarzeń.
Powikłania związane z cewnikami
Jeżeli wymagany jest centralny cewnik żylny (CVAD), należy rozważyć ryzyko powikłań związanych z CVAD, takie jak zakażenia miejscowe, bakteriemia i zakrzepica w miejscu umieszczenia cewnika.
Dzieci i młodzież
Wymienione ostrzeżenia i środki ostrożności dotyczą zarówno dorosłych, jak i dzieci i młodzieży.
Uwagi dotyczące substancji pomocniczych (zawartość sodu)
Produkt leczniczy zawiera 18,4 mg sodu na fiolkę, co odpowiada 0,92% zalecanej przez WHO maksymalnej 2 g dobowej dawki sodu u osób dorosłych.
4.5 Interakcje z innymi produktami leczniczymi i inne rodzaje interakcji
Nie przeprowadzono badań dotyczących interakcji produktu leczniczego Vihuma.
4.6 Wpływ na płodność, ciążę i laktację
Nie przeprowadzono badań nad wpływem czynnika VIII na reprodukcję u zwierząt. Ze względu na rzadkie występowanie hemofilii A u kobiet, nie ma doświadczenia w stosowaniu czynnika VIII podczas ciąży i karmienia piersią. Dlatego czynnik VIII podczas ciąży i karmienia piersią należy stosować tylko, jeżeli jest to ściśle wskazane. Nie ma danych dotyczących wpływu na płodność.
4.7 Wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn
Vihuma nie ma wpływu na zdolność prowadzenia pojazdów i obsługiwania maszyn.
4.8 Działania niepożądane
Podsumowanie profilu bezpieczeństwa
Nadwrażliwość lub reakcje alergiczne (które mogą obejmować obrzęk naczynioruchowy, uczucie pieczenia i kłucia w miejscu infuzji, dreszcze, zaczerwienienie, ból głowy, wysypkę, spadek ciśnienia tętniczego krwi, letarg, nudności, wysypkę, niepokój, tachykardię, uczucie ucisku w klatce piersiowej, uczucie mrowienia, pokrzywkę, w tym uogólnioną pokrzywkę, wymioty, świszczący oddech) były obserwowane rzadko w przypadku stosowania preparatów czynnika VIII i mogą w pewnych przypadkach prowadzić do ciężkiej reakcji anafilaktycznej (włączając wstrząs).
Wytwarzanie przeciwciał neutralizujących (inhibitorów) może występować u pacjentów z hemofilią A leczonych czynnikiem VIII, w tym produktem leczniczym Vihuma. Jeżeli wystąpią takie inhibitory, będzie się to objawiało jako niewystarczająca odpowiedź kliniczna. W takich przypadkach zaleca się kontakt ze specjalistycznym centrum leczenia hemofilii.
Tabelaryczna lista działań niepożądanych
Tabela 1 przedstawiona poniżej uwzględnia klasyfikację układów i narządów wg MedDRA (klasyfikacja układów i narządów oraz poziom preferowanego terminu). Częstości występowania są oparte na zgłoszeniach z badań klinicznych obejmujących łącznie 355 pojedynczych uczestników z ciężką hemofilią typu A, spośród których 247 było pacjentami uprzednio leczonymi (PUL) i 108 było pacjentami uprzednio nieleczonymi (PUN).
Częstości zostały ocenione według następującej konwencji: bardzo często (≥1/10); często (≥1/100 do <1/10); niezbyt często (≥1/1000 do <1/100); rzadko (≥1/10 000 do <1/1000); bardzo rzadko (<1/10 000), nieznana (częstość nie może być określona na podstawie dostępnych danych).
W obrębie każdej grupy działania niepożądane są przedstawione według malejącej ciężkości.
Tabela 1. Częstość występowania działań niepożądanych leku (ADR) w badaniach klinicznych
| Standardowy system klas narządów wg MedDRA | Działania niepożądane | Częstość |
| Zaburzenia krwi i układu chłonnego | NiedokrwistośćInhibicja czynnika VIII Niedokrwistość pokrwotoczna | Niezbyt często* Niezbyt często (PUL)# Bardzo często (PUN) # Niezbyt często* |
| Zaburzenia układu immunologicznego | Nadwrażliwość | Często* |
| Zaburzenia układu nerwowego | Zawroty głowy Parestezje Ból głowy | Niezbyt często* Niezbyt często* Niezbyt często* |
| Zaburzenia ucha i błędnika | Układowy zawrót głowy pochodzenia obwodowego | Niezbyt często* |
| Zaburzenia układu oddechowego, klatki piersiowej i śródpiersia | Duszność | Niezbyt często* |
| Zaburzenia żołądka i jelit | Suchość w ustach | Niezbyt często* |
| Zaburzenia mięśniowo-szkieletowe i tkanki łącznej | Ból pleców | Niezbyt często* |
| Zaburzenia ogólne i stany w miejscu podania | Gorączka Ból w klatce piersiowej Stan zapalny w miejscu wstrzyknięcia Ból w miejscu wstrzyknięcia Złe samopoczucie | Często* Niezbyt często* Niezbyt często* Niezbyt często* Niezbyt często* |
| Badania diagnostyczne | Obecność przeciwciał nieneutralizujących (u uprzednio leczonych pacjentów) | Niezbyt często* |
* Wyliczona jako liczba pacjentów z ADR na łączną liczbę 355 pacjentów biorących udział w badaniu, w tym 247 uprzednio leczonych pacjentów i 108 uprzednio nieleczonych pacjentów.
# Częstość opiera się na badaniach wszystkich produktów FVIII, które obejmowały pacjentów z ciężką hemofilią typu A. PUL = pacjenci uprzednio leczeni, PUN = pacjenci uprzednio nieleczeni.
Opis wybranych działań niepożądanych
Nieneutralizujące przeciwciało przeciwko czynnikowi VIII wykryto u jednego pacjenta dorosłego (patrz Tabela 1). Próbka była badana w laboratorium centralnym w ośmiu rozcieńczeniach. Wynik był dodatni tylko przy rozcieńczeniu 1 i miano przeciwciał było bardzo niskie. U tego pacjenta nie została stwierdzona aktywność inhibicyjna, która była mierzona za pomocą zmodyfikowanego badania Bethesda. U tego pacjenta nie miało to wpływu na skuteczność kliniczną oraz odzysk produktu leczniczego Vihuma w warunkach in vivo.
Dzieci i młodzież
Przyjmuje się, że częstość, typ i ciężkość działań niepożądanych u dzieci i młodzieży jest taka sama jak u dorosłych.
Zgłaszanie podejrzewanych działań niepożądanych
Po dopuszczeniu produktu leczniczego do obrotu istotne jest zgłaszanie podejrzewanych działań niepożądanych. Umożliwia to nieprzerwane monitorowanie stosunku korzyści do ryzyka stosowania produktu leczniczego. Osoby należące do fachowego personelu medycznego powinny zgłaszać wszelkie podejrzewane działania niepożądane za pośrednictwem krajowego systemu zgłaszania wymienionego w załączniku V.
4.9 Przedawkowanie
Nie odnotowano żadnych przypadków przedawkowania.
5. WŁAŚCIWOŚCI FARMAKOLOGICZNE
5.1 Właściwości farmakodynamiczne
Grupa farmakoterapeutyczna: leki przeciwkrwotoczne, czynniki krzepnięcia krwi VIII, kod ATC: B02BD02.
Kompleks czynnik VIII/czynnik von Willebranda składa się z dwóch cząsteczek (czynnika VIII i czynnika von Willebranda), które spełniają różne funkcje fizjologiczne. Po podaniu dożylnym u pacjentów z hemofilią, czynnik VIII łączy się z czynnikiem von Willebranda w krwioobiegu pacjenta. Aktywny czynnik VIII działa jako kofaktor aktywnego czynnika IX, przyspieszając przemianę czynnika X w aktywny czynnik X. Aktywny czynnik X przekształca protrombinę w trombinę. Następnie trombina przekształca fibrynogen we włóknik, co umożliwia powstanie skrzepu. Hemofilia A jest sprzężoną z płcią, dziedziczną chorobą krwi, spowodowaną zmniejszonym poziomem czynnika VIII:C, co powoduje obfite krwawienie do stawów, mięśni lub narządów wewnętrznych, albo samoistnie, albo jako rezultat urazu przypadkowego lub chirurgicznego. W terapii zastępczej zwiększa się poziom czynnika VIII w osoczu, w związku z czym następuje tymczasowa korekta niedoboru czynnika VIII i zmniejszenie tendencji do krwawienia.
Populacja osób dorosłych i młodzieży – w wieku od 12 do 65 lat
Profilaktyka: W badaniu klinicznym z udziałem 32 dorosłych z ciężką hemofilią A mediana profilaktycznego stosowania produktu leczniczego Vihuma wynosiła 468,7 j.m./kg/miesiąc.
Leczenie krwawienia: Mediana dawki leczącej epizody krwawienia międzymiesiączkowego wynosiła 33,0 j.m./kg w przypadku tych pacjentów, którzy stosowali profilaktykę. W innym badaniu klinicznym 22 dorosłych pacjentów było leczonych na żądanie. Łącznie 986 epizodów krwawienia było leczonych z medianą dawki wynoszącą 30,9 j.m./kg. Ogólnie drobne krwawienia wymagały nieco niższych, a poważniejsze krwawienia wymagała nawet trzykrotnie wyższych dawek od mediany.
Zindywidualizowana profilaktyka: Zindywidualizowana profilaktyka oparta na farmakokinetyce została oceniona u 66 dorosłych PUL z ciężką hemofilią A. Po 1-3-miesięcznej fazie profilaktyki (dawkowanie co drugi dzień lub 3 razy w tygodniu) 44 (67%) pacjentów zostało przestawionych na schemat dawkowania oparty na ich ocenie farmakokinetycznej, a 40 ukończyło 6-miesięczną profilaktykę zgodnie z przypisanym schematem dawkowania i leczenia. 34 (85%) spośród tych pacjentów było leczonych dwa razy w tygodniu lub rzadziej. U 33 (82,5%) pacjentów nie wystąpiły żadne krwawienia, a u 36 (90,0%) z nich nie wystąpiły żadne spontaniczne krwawienia. Średnia wartość ± SD rocznej częstości krwawień wyniosła 1,2 ± 3,9, a średnia dawka ± SD wyniosła 52,2 ±12,2 j.m./kg na wstrzyknięcie oraz 99,7 ± 25,6 j.m./kg na tydzień.
Należy podkreślić, że roczna częstość krwawień (ang. annualised bleeding rate, ABR) nie jest porównywalna dla różnych koncentratów czynnika i dla różnych badań klinicznych.
Dzieci i młodzież
Dane uzyskano od 29 leczonych wcześniej dzieci w wieku od 2 do 5 lat, 31 dzieci w wieku od 6 do 12 lat i jednego nastolatka w wieku 14 lat. Mediana dawki na infuzję profilaktyczną wynosiła 37,8 j.m./kg. Dwudziestu pacjentów stosowało medianę dawki ponad 45 j.m./kg. Mediana zużycia produktu leczniczego Vihuma do celów profilaktycznych na miesiąc wynosiła 521,9 j.m./kg. Wyższa mediana dawki produktu leczniczego Vihuma była wymagana do leczenia krwawień u dzieci (43,9 j.m./kg) w porównaniu z dorosłymi (33,0 j.m./kg) i wyższa mediana dawki była wymagana do leczenia krwawień o nasileniu umiarkowanym do ciężkiego w porównaniu z drobnymi (78,2 j.m./kg wobec 41,7 j.m./kg). Młodsze dzieci ogólnie wymagały mniejszej mediany dawek (6–12 lat: 43,9 j.m./kg; 2–5 lat: 52,6 j.m./kg). Te dane zostały potwierdzone przez długotrwałe badanie obserwacyjne 49 spośród tych dzieci, które leczono przez dodatkowy okres wynoszący średnio około 30 miesięcy (zakres od 9,5 do 52 miesięcy); w tym okresie u 45% dzieci nie występowały żadne spontaniczne krwawienia.
Dane od 108 pacjentów uprzednio nieleczonych z ciężką hemofilią typu A (<1% FVIII:C) uzyskano w prospektywnym badaniu klinicznym prowadzonym metodą otwartej próby. U większości pacjentów leczenie profilaktyczne rozpoczęto po wystąpieniu pierwszego epizodu krwawienia wymagającego leczenia.
5.2 Właściwości farmakokinetyczne
Populacja osób dorosłych
Tabela 2. Parametry farmakokinetyczne produktu leczniczego Vihuma (dawka: 50 j.m./kg) u wcześniej leczonych dorosłych (wiek 18–65 lat) z ciężką hemofilią A (n = 20)
| Parametr farmakokinetyczny | Metoda chromogenna | |
| Średnia ± SD | Mediana (zakres) | |
| AUC (h*j.m./ml) | 22,6 ± 8,0 | 22,3 (8,4 – 38,1) |
| T1/2 (h) | 14,7 ± 10,4 | 12,5 (5,4 – 55,6) |
| IVR (%/j.m./kg) | 2,5 ± 0,4 | 2,5 (1,7 – 3,2) |
| CL (ml/h/kg) | 3,0 ± 1,2 | 2,7 (1,5-6,4) |
AUC = pole powierzchni pod krzywą (FVIII:C), T1/2 = końcowy okres półtrwania, IVR = przyrostowy odzysk w warunkach in vivo, CL = klirens, SD = odchylenie standardowe
Tabela 3. Parametry farmakokinetyczne produktu leczniczego Vihuma (dawka: 50 j.m./kg) u wcześniej leczonych dzieci w wieku od 6 do 12 lat z ciężką hemofilią A (n = 12)
| Parametr farmakokinetyczny | Metoda chromogenna | |
| Średnia ± SD | Mediana (zakres) | |
| AUC (h*j.m./ml) | 13,2 ± 3,4 | 12,8 (7,8 – 19,1) |
| T1/2 (h) | 10,0 ± 1,9 | 9,9 (7,6 – 14,1) |
| IVR (%/j.m./kg) | 1,9 ± 0,4 | 1,9 (1,2 – 2,6) |
| CL (ml/h/kg) | 4,3 ± 1,2 | 4,2 (2,8 - 6,9) |
AUC = pole powierzchni pod krzywą (FVIII:C), T1/2 = końcowy okres półtrwania, IVR = przyrostowy odzysk w warunkach in vivo, CL = klirens, SD = odchylenie standardowe
Tabela 4. Parametry farmakokinetyczne produktu leczniczego Vihuma (dawka: 50 j.m./kg) u wcześniej leczonych dzieci w wieku od 2 do 5 lat z ciężką hemofilią A (n = 13)
| Parametr farmakokinetyczny | Metoda chromogenna | |
| Średnia ± SD | Mediana (zakres) | |
| AUC (h*j.m./ml) | 11,7 ± 5,3 | 10,5 (4,9 – 23,8) |
| T1/2 (h) | 9,5 ± 3,3 | 8,2 (4,3 – 17,3) |
| IVR (%/j.m./kg) | 1,9 ± 0,3 | 1,8 (1,5 – 2,4) |
| CL (ml/h/kg) | 5,4 ± 2,4 | 5,1 (2,3 – 10,9) |
AUC = pole powierzchni pod krzywą (FVIII:C), T1/2 = końcowy okres półtrwania, IVR = przyrostowy odzysk w warunkach in vivo, CL = klirens, SD = odchylenie standardowe
Dzieci i młodzież
Jak wiadomo z piśmiennictwa, u młodszych dzieci w porównaniu z dorosłymi odzysk i okres półtrwania były niższe, a klirens wyższy, co może częściowo wynikać ze znanej wyższej objętości osocza na kilogram masy ciała u młodszych pacjentów.
Podgrupy dostosowane do masy ciała
Tabela 5. Parametry farmakokinetyczne dostosowane do masy ciała produktu leczniczego Vihuma (dawka: 50 j.m./kg) u wcześniej leczonych dorosłych (wiek 18–65 lat) z ciężką hemofilią A (n = 20)
| Parametr farmakokinetyczny | Wszyscy (n=20) | Prawidłowa masa ciała (n=14) | Podwyższona masa ciała (n=4) | Nadwaga (n=2) |
| Metoda chromogenna Średnia ± SD | ||||
| AUC (h*j.m./ml) | 22,6 ± 8,0 | 20,4 ± 6,9 | 24,9 ± 8,9 | 33,5 ± 6,5 |
| T1/2 (h) | 14,7 ± 10,4 | 14,7 ± 12,1 | 13,4 ± 5,9 | 17,2 ± 4,8 |
| IVR (%/j.m./kg) | 2,5 ± 0,4 | 2,4 ± 0,4 | 2,7 ± 0,4 | 2,8 ± 0,3 |
| CL (ml/h/kg) | 3,0 ± 1,2 | 3,2 ± 1,3 | 2,6 ± 1,0 | 1,8 ± 0,4 |
| Metoda chromogenna Mediana (zakres) | ||||
| AUC (h*j.m./ml) | 22,3 (8,4 – 38,1) | 21,2 (8,4 – 32,6) | 23,3 (17,4 – 35,5) | 33,5 (28,9 – 38,1) |
| T1/2 (h) | 12,5 (5,4 – 55,6) | 12,3 (5,4 – 55,6) | 11,2 (9,3 – 22,0) | 17,2 (13,8 – 20,6) |
| IVR (%/j.m./kg) | 2,5 (1,7 – 3,2) | 2,4 (1,7 – 3,1) | 2,8 (2,3 – 3,2) | 2,8 (2,6 – 3,0) |
| CL (ml/h/kg) | 2,7 (1,5 – 6,4) | 2,8 (1,7 – 6,4) | 2,5 (1,6 – 3,7) | 1,8 (1,5 – 2,0) |
Prawidłowa masa ciała: BMI 18,5–25 kg/m2, Podwyższona masa ciała: BMI 25–30 kg/m2, Nadwaga: BMI >30 kg/m2, SD = odchylenie standardowe
5.3 Przedkliniczne dane o bezpieczeństwie
W badaniach przedklinicznych produkt leczniczy Vihuma stosowano do bezpiecznego i skutecznego przywracania hemostazy u psów z hemofilią. Badania toksykologiczne wykazały, że miejscowe podanie dożylne oraz ekspozycja ogólnoustrojowa były dobrze tolerowane przez zwierzęta laboratoryjne (szczury oraz małpy – makaki jawajskie).
Nie przeprowadzono badań upośledzenia płodności, toksyczności przewlekłej i rakotwórczości produktu leczniczego Vihuma z długotrwałym, powtarzanym podawaniem ze względu na odpowiedź immunologiczną na białka heterologiczne u wszystkich gatunków ssaków innych niż człowiek.
Nie przeprowadzono badań potencjału mutagennego produktu leczniczego Vihuma. Ocena ex vivo przy użyciu dostępnego w handlu zestawu oznaczania ilościowego odpowiedzi limfocytów T na terapię białkową wskazywała na niskie ryzyko immunogenności.
6. DANE FARMACEUTYCZNE
6.1 Wykaz substancji pomocniczych
Proszek
Sacharoza
Sodu chlorek
Wapnia chlorek dwuwodny
Argininy chlorowodorek
Sodu cytrynian dwuwodny
Poloksamer 188
Rozpuszczalnik
Woda do wstrzykiwań
6.2 Niezgodności farmaceutyczne
Nie mieszać tego produktu leczniczego z innymi produktami leczniczymi, ponieważ nie wykonywano badań dotyczących zgodności.
Należy stosować wyłącznie zestawy do infuzji dostarczone przez producenta. Konsekwencją adsorpcji ludzkiego czynnika krzepnięcia VIII na wewnętrzne powierzchnie niektórych części zestawu do infuzji może być brak skuteczności leczenia.
6.3 Okres ważności
Nieotwarta fiolka
2 lata
W okresie ważności produkt można przechowywać w temperaturze pokojowej (do 25°C) przez pojedynczy okres nie dłuższy niż 1 miesiąc. Po wyjęciu produktu leczniczego z lodówki nie należy go do niej ponownie wkładać. Należy wpisać datę rozpoczęcia przechowywania leku w temperaturze pokojowej na opakowaniu zewnętrznym produktu.
Po rekonstytucji
Po rekonstytucji wykazano stabilność chemiczną i fizyczną przez 24 godziny przechowywania w temperaturze pokojowej.
Z mikrobiologicznego punktu widzenia produkt należy zużyć natychmiast po rekonstytucji. Jeżeli nie zostanie zużyty natychmiast, za czasy i warunki przechowywania przed użyciem odpowiada użytkownik.
Rekonstytuowany roztwór należy przechowywać w temperaturze pokojowej. Nie przechowywać w lodówce po rekonstytucji.
6.4 Specjalne środki ostrożności podczas przechowywania
Przechowywać w lodówce (2°C – 8°C).
Nie zamrażać.
Przechowywać fiolkę w oryginalnym opakowaniu w celu ochrony przed światłem.
Warunki przechowywania produktu leczniczego w temperaturze pokojowej oraz warunki przechowywania po rekonstytucji, patrz punkt 6.3.
6.5 Rodzaj i zawartość opakowania
Każde opakowanie zawiera:
- 1 fiolkę z proszkiem zawierającą 250, 500, 1000, 2000, 2500, 3000 lub 4000 j.m. simoktokogu alfa w fiolce ze szkła typu 1 zamkniętej korkiem bromobutylowym i zabezpieczonej aluminiowym, zdejmowanym wieczkiem
- Rozpuszczalnik: 1 ampułkostrzykawka ze szkła borokrzemianowego zawierająca 2,5 ml wody do wstrzykiwań
- 1 jałowy adapter fiolki do rekonstytucji z 1 igłą motylkową i 2 waciki nasączone alkoholem
6.6 Specjalne środki ostrożności dotyczące usuwania i przygotowania produktu leczniczego do
stosowania
Proszek powinien być poddany rekonstytucji wyłącznie za pomocą dostarczonego rozpuszczalnika (2,5 ml wody do wstrzykiwań) przy użyciu dostarczonego zestawu do wstrzykiwań. Fiolkę należy delikatnie obracać, aż cały proszek zostanie rozpuszczony. Po rekonstytucji roztwór powinien zostać ponownie pobrany do strzykawki.
Rekonstytuowany produkt leczniczy przed podaniem powinien zostać oceniony wzrokowo pod kątem obecności cząstek i przebarwień. Rekonstytuowany produkt leczniczy to przezroczysty, bezbarwny roztwór niezawierający ciał obcych o wartości pH od 6,5 do 7,5. Nie stosować roztworów, które są mętne lub zawierają cząstki.
Instrukcja przygotowania i podawania
- 1. Pozostawić rozpuszczalnik (woda do wstrzykiwań) i proszek w zamkniętej fiolce aż do uzyskania temperatury pokojowej. Można to zrobić, trzymając je w dłoniach, aż osiągną temperaturę dłoni. Nie należy stosować żadnych innych sposobów ogrzewania fiolki i ampułkostrzykawki. Temperatura ta powinna być utrzymywana podczas rekonstytucji.
- 2. Zdjąć plastikowe, zdejmowane wieczko z fiolki z proszkiem, aby odsłonić centralną część gumowego korka. Nie zdejmować szarego korka, ani metalowego pierścienia wokół górnej części fiolki.
- 3. Przetrzeć górną część fiolki wacikiem nasączonym alkoholem. Pozostawić do wyschnięcia
- 4. Oderwać papierową osłonę z opakowania adaptera fiolki. Pozostawić adapter w opakowaniu.
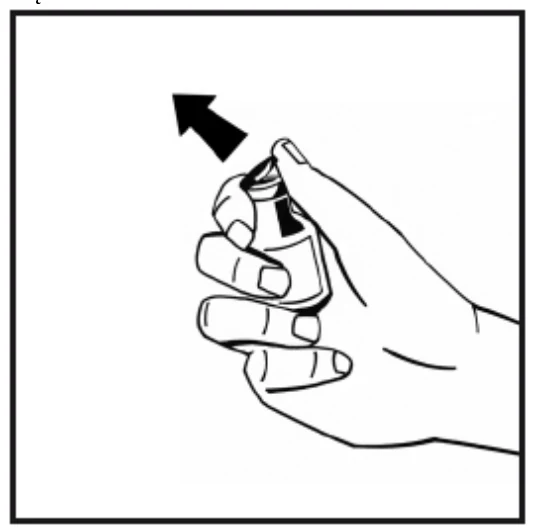
- 5. Umieścić fiolkę z proszkiem na równej powierzchni i przytrzymać. Wziąć opakowanie adaptera i umieścić adapter fiolki pośrodku gumowego korka fiolki z proszkiem. Przycisnąć mocno opakowanie adaptera, aż kolec adaptera przebije gumowy korek. Adapter zatrzaśnie się na fiolce.
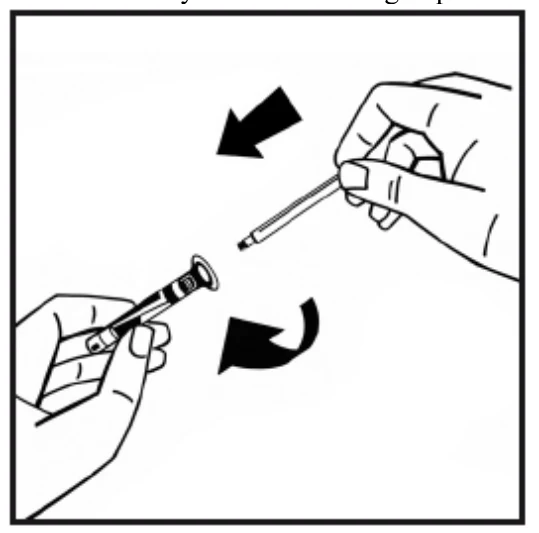
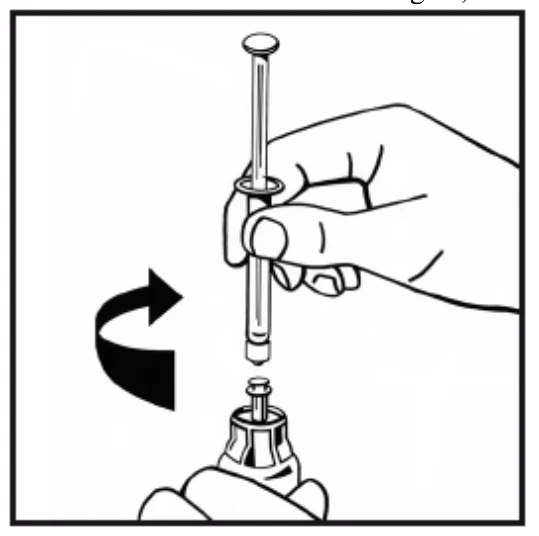
- 6. Oderwać papierową osłonę z opakowania adaptera ampułkostrzykawki. Trzymać koniec tłoczka i nie dotykać trzonka. Przykręcić gwintowany koniec tłoczka do tłoczka strzykawki z rozpuszczalnikiem, obracając tłoczek w kierunku zgodnym z ruchem wskazówek zegara, aż do momentu wyczucia delikatnego oporu.
- 7. Oderwać plastikową osłonkę chroniącą drugi koniec strzykawki z rozpuszczalnikiem poprzez
złamanie wzdłuż perforacji nasadki. Nie dotykać wnętrza wieczka lub końcówki strzykawki. 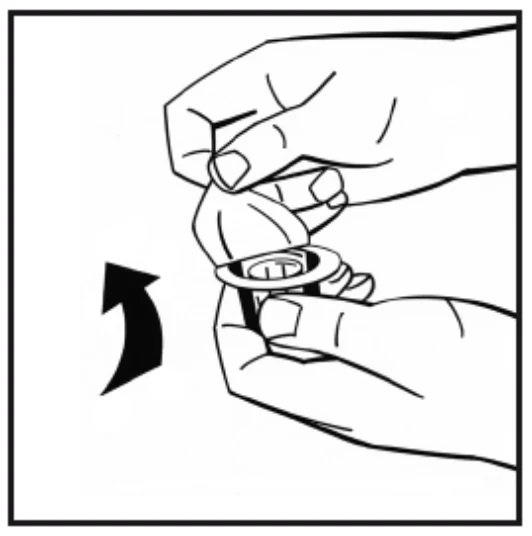
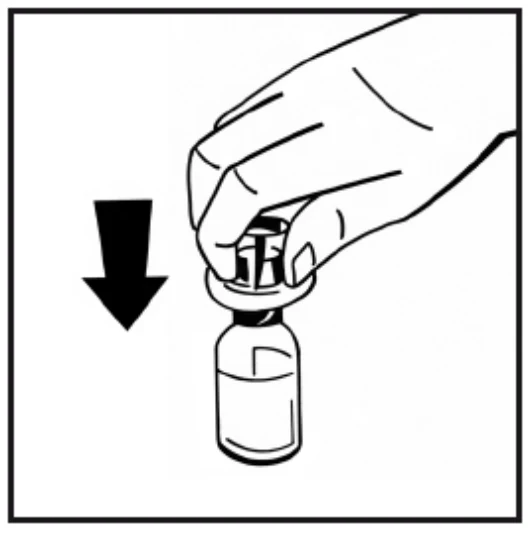
- 8. Wyjąć i wyrzucić opakowanie adaptera z górnej części fiolki.
- 9. Mocno podłączyć strzykawkę rozpuszczalnika do adaptera fiolki, obracając ją zgodnie z kierunkiem ruchu wskazówek zegara, aż do momentu wyczucia oporu.
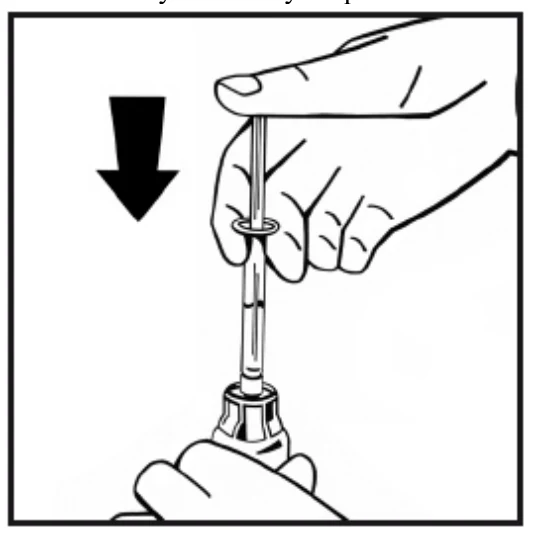
- 10. Powoli wstrzykiwać cały rozpuszczalnik do fiolki z proszkiem, wciskając tłoczek strzykawki.
- 11. Bez wyjmowania strzykawki delikatnie poruszać lub obracać fiolkę kilka razy, aby rozpuścić proszek. Nie potrząsać. Poczekać, aż cały proszek całkowicie się rozpuści.
- 12. Przed podaniem obejrzeć roztwór końcowy pod kątem obecności cząstek. Roztwór powinien
być przezroczysty i bezbarwny, wolny od widocznych cząstek . Nie stosować roztworów, które są mętne lub zawierają cząstki. 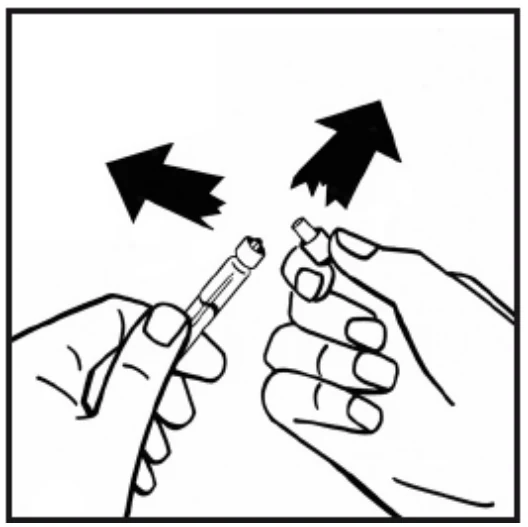
- 13. Obrócić fiolkę przymocowaną do strzykawki do góry dnem i powoli pobrać roztwór do strzykawki. Upewnić się, że cała zawartość fiolki jest przeniesiona do strzykawki.
- 14. Odłączyć napełnioną strzykawkę od adaptera fiolki, obracając fiolkę w kierunku przeciwnym do ruchu wskazówek zegara i wyrzucić pustą fiolkę.
- 15. Roztwór jest teraz gotowy i należy go użyć natychmiast. Nie przechowywać w lodówce.
- 16. Oczyścić wybrane miejsce wstrzykiwania za pomocą jednego z dostarczonych wacików nasączonych alkoholem.
- 17.
Przymocować do strzykawki dostarczony zestaw do infuzji.
Umieścić igłę zestawu do infuzji w wybranej żyle, zgodnie z instrukcjami. W przypadku użycia opaski uciskowej w celu uwidocznienia żyły, przed rozpoczęciem wstrzykiwania roztworu opaskę należy rozluźnić.
Nie dopuścić, aby krew przedostała się do strzykawki, w przeciwnym razie może skrzepnąć i zatkać strzykawkę, uniemożliwiając wstrzyknięcie prawidłowej dawki leku.
- 18. Powoli wstrzykiwać roztwór do żyły, nie szybciej niż 4 ml na minutę.
W przypadku stosowania do jednego zabiegu więcej niż jednej fiolki proszku, można ponownie użyć tej samej igły z zestawu do wstrzykiwań. Adapter fiolki i strzykawka są wyłącznie do jednorazowego użytku.
Wszelkie niewykorzystane resztki produktu leczniczego lub jego odpady należy usunąć zgodnie z lokalnymi przepisami.
7. PODMIOT ODPOWIEDZIALNY POSIADAJĄCY POZWOLENIE NA DOPUSZCZENIE DO OBROTU
Octapharma AB
Lars Forssells gata 23
112 75 Stockholm
Szwecja
8. NUMERY POZWOLEŃ NA DOPUSZCZENIE DO OBROTU
EU/1/16/1168/001
EU/1/16/1168/002
EU/1/16/1168/003
EU/1/16/1168/004
EU/1/16/1168/005
EU/1/16/1168/006
EU/1/16/1168/007 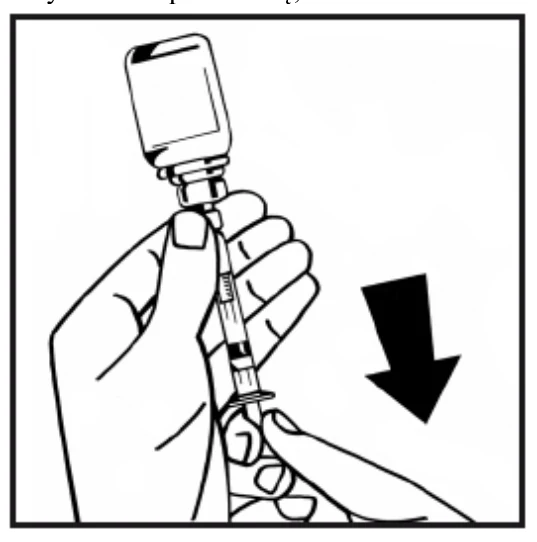
9. DATA WYDANIA PIERWSZEGO POZWOLENIA NA DOPUSZCZENIE DO OBROTU
I DATA PRZEDŁUŻENIA POZWOLENIA
Data wydania pierwszego pozwolenia na dopuszczenie do obrotu: 13 lutego 2017 Data ostatniego przedłużenia pozwolenia: 22 września 2021
10. DATA ZATWIERDZENIA LUB CZĘŚCIOWEJ ZMIANY TEKSTU
CHARAKTERYSTYKI PRODUKTU LECZNICZEGO
Szczegółowe informacje o tym produkcie leczniczym są dostępne na stronie internetowej Europejskiej Agencji Leków http://www.ema.europa.eu.
Więcej informacji o leku Vihuma