


Charakterystyka produktu leczniczego - Elocta
1. NAZWA PRODUKTU LECZNICZEGO
ELOCTA 250 IU proszek i rozpuszczalnik do sporządzania roztworu do wstrzykiwań
ELOCTA 500 IU proszek i rozpuszczalnik do sporządzania roztworu do wstrzykiwań
ELOCTA 750 IU proszek i rozpuszczalnik do sporządzania roztworu do wstrzykiwań
ELOCTA 1000 IU proszek i rozpuszczalnik do sporządzania roztworu do wstrzykiwań
ELOCTA 1500 IU proszek i rozpuszczalnik do sporządzania roztworu do wstrzykiwań
ELOCTA 2000 IU proszek i rozpuszczalnik do sporządzania roztworu do wstrzykiwań
ELOCTA 3000 IU proszek i rozpuszczalnik do sporządzania roztworu do wstrzykiwań
ELOCTA 4000 IU proszek i rozpuszczalnik do sporządzania roztworu do wstrzykiwań
2. SKŁAD JAKOŚCIOWY I ILOŚCIOWY
ELOCTA 250 IU proszek i rozpuszczalnik do sporządzania roztworu do wstrzykiwań Każda fiolka zawiera nominalnie 250 IU efmoroktokogu alfa (efmoroctocogum alfa). Produkt leczniczy ELOCTA zawiera po rekonstytucji około 83 IU/ml rekombinowanego ludzkiego czynnika krzepnięcia VIII, efmoroktokogu alfa.
ELOCTA 500 IU proszek i rozpuszczalnik do sporządzania roztworu do wstrzykiwań Każda fiolka zawiera nominalnie 500 IU efmoroktokogu alfa (efmoroctocogum alfa). Produkt leczniczy ELOCTA zawiera po rekonstytucji około 167 IU/ml rekombinowanego efmoroktokogu alfa.
ELOCTA 750 IU proszek i rozpuszczalnik do sporządzania roztworu do wstrzykiwań Każda fiolka zawiera nominalnie 750 IU efmoroktokogu alfa (efmoroctocogum alfa). Produkt leczniczy ELOCTA zawiera po rekonstytucji około 250 IU/ml rekombinowanego efmoroktokogu alfa.
ELOCTA 1000 IU proszek i rozpuszczalnik do sporządzania roztworu do wstrzykiwań Każda fiolka zawiera nominalnie 1 000 IU efmoroktokogu alfa (efmoroctocogum alfa). Produkt leczniczy ELOCTA zawiera po rekonstytucji około 333 IU/ml rekombinowanego efmoroktokogu alfa.
ELOCTA 1500 IU proszek i rozpuszczalnik do sporządzania roztworu do wstrzykiwań Każda fiolka zawiera nominalnie 1 500 IU efmoroktokogu alfa (efmoroctocogum alfa). Produkt leczniczy ELOCTA zawiera po rekonstytucji około 500 IU/ml rekombinowanego efmoroktokogu alfa.
ELOCTA 2000 IU proszek i rozpuszczalnik do sporządzania roztworu do wstrzykiwań Każda fiolka zawiera nominalnie 2 000 IU efmoroktokogu alfa (efmoroctocogum alfa). Produkt leczniczy ELOCTA zawiera po rekonstytucji około 667 IU/ml rekombinowanego efmoroktokogu alfa.
ELOCTA 3000 IU proszek i rozpuszczalnik do sporządzania roztworu do wstrzykiwań Każda fiolka zawiera nominalnie 3 000 IU efmoroktokogu alfa (efmoroctocogum alfa). Produkt leczniczy ELOCTA zawiera po rekonstytucji około 1 000 IU/ml rekombinowanego efmoroktokogu alfa.
ELOCTA 4000 IU proszek i rozpuszczalnik do sporządzania roztworu do wstrzykiwań Każda fiolka zawiera nominalnie 4 000 IU efmoroktokogu alfa (efmoroctocogum alfa). Produkt leczniczy ELOCTA zawiera po rekonstytucji około 1 333 IU/ml rekombinowanego efmoroktokogu alfa.
Aktywność (wyrażona w jednostkach międzynarodowych - IU) oznaczana jest metodą chromogenną zgodnie z Farmakopeą Europejską. Swoista aktywność produktu leczniczego ELOCTA wynosi około 4000-10200 IU/mg białka.
Efmoroktokog alfa (rekombinowany ludzki czynnik krzepnięcia VIII, białko fuzyjne Fc (rFVIIIFc)) zawiera 1 890 aminokwasów. Jest on otrzymywany w technologii rekombinacji DNA w linii embrionalnych komórek nerki ludzkiej (HEK) bez dodatku jakichkolwiek egzogennych białek pochodzenia ludzkiego lub zwierzęcego w procesie hodowli komórkowej, oczyszczania lub tworzenia produktu końcowego.
Substancja pomocnicza o znanym działaniu
0,6 mmol (lub 14 mg) sodu na fiolkę.
0,4 mg polisorbatu 20 na fiolkę.
Pełny wykaz substancji pomocniczych, patrz punkt 6.1.
3. POSTAĆ FARMACEUTYCZNA
Proszek i rozpuszczalnik do sporządzania roztworu do wstrzykiwań.
Proszek: liofilizowany, biały lub prawie biały proszek lub bryła.
Rozpuszczalnik: woda do wstrzykiwań, przejrzysty, bezbarwny roztwór.
4. SZCZEGÓŁOWE DANE KLINICZNE
4.1 Wskazania do stosowania
Leczenie i profilaktyka krwawień u pacjentów z hemofilią A (wrodzonym niedoborem czynnika VIII).
Produkt leczniczy ELOCTA można stosować we wszystkich grupach wiekowych.
4.2 Dawkowanie i sposób podawania
Leczenie należy rozpocząć pod nadzorem lekarza mającego doświadczenie w leczeniu hemofilii.
Monitorowanie leczenia
W czasie leczenia należy właściwie oznaczać aktywność czynnika VIII (jednoetapowym testem krzepnięcia lub metodą chromogenną) w celu określenia dawki do podania pacjentowi oraz częstości powtarzania wstrzykiwań. Odpowiedź poszczególnych pacjentów na leczenie czynnikiem VIII może być zróżnicowana, z różnymi okresami półtrwania i różnymi poziomami odzysku. Dawka oparta na masie ciała może wymagać dostosowania u pacjentów z niedowagą i nadwagą. W przypadku poważniejszych zabiegów chirurgicznych niezbędne jest monitorowanie terapii substytucyjnej poprzez kontrolę procesu krzepnięcia (poziom aktywności czynnika VIII w osoczu).
W przypadku stosowania jednostopniowego testu krzepnięcia in vitro opartego na czasie częściowej tromboplastyny po aktywacji (aPTT), w celu oznaczenia aktywności czynnika VIII w próbkach krwi pacjentów, zarówno rodzaj odczynnika aPTT jak i wzorzec odniesienia, używane w teście, mogą mieć istotny wpływ na wyniki oznaczeń poziomu aktywności czynnika VIII w osoczu. Ponadto mogą wystąpić istotne różnice między wynikami uzyskanymi na podstawie jednostopniowego testu krzepnięcia opartego na aPTT i metody chromogennej zgodnie z Farmakopeą Europejską. Jest to ważne zwłaszcza wtedy, gdy zmienia się laboratorium, w którym wykonuje się test, i (lub) odczynnik stosowany w teście.
Dawkowanie
Dawkowanie i czas trwania leczenia substytucyjnego zależą od stopnia niedoboru czynnika VIII, od lokalizacji i nasilenia krwawienia oraz od stanu klinicznego danego pacjenta.
Liczbę podanych jednostek rekombinowanego czynnika VIII Fc wyraża się w IU, odnoszących się do aktualnej normy WHO dla produktów zawierających czynnik VIII. Aktywność czynnika VIII w osoczu jest wyrażona jako procent (w odniesieniu do normalnego osocza ludzkiego) lub w IU (w odniesieniu do Międzynarodowego Standardu dla czynnika VIII w osoczu).
Jedna IU aktywności rekombinowanego czynnika VIII Fc odpowiada ilości czynnika VIII zawartego w jednym ml normalnego ludzkiego osocza.
Leczenie na żądanie
Obliczenie wymaganej dawki rekombinowanego czynnika VIII Fc opiera się na empirycznym stwierdzeniu, że 1 IU czynnika VIII na 1 kg masy ciała zwiększa aktywność czynnika VIII w osoczu o 2 IU/dl. Wymagane dawkowanie przeliczane jest wg następującego wzoru:
Wymagana liczba jednostek = masa ciała (kg) × pożądany wzrost poziomu czynnika VIII (%) (IU/dl) × 0,5 (IU/kg na IU/dl)
Ilość wymaganą do podania oraz częstość podawania należy zawsze uzależniać od skuteczności klinicznej produktu leczniczego u poszczególnych pacjentów.
W przypadku wystąpienia wymienionych poniżej rodzajów krwawienia, aktywność czynnika VIII nie powinna zmniejszyć się poniżej podanego poziomu aktywności w osoczu (w % normy lub IU/dl) w danym okresie. W przypadku krwawień i operacji chirurgicznych dawkowanie produktu można oprzeć na wytycznych podanych w tabeli 1.
Tabela 1: Wytyczne dotyczące dawkowania produktu leczniczego ELOCTA w przypadku krwawień i zabiegów chirurgicznych
Nasilenie krwawienia /
Rodzaj zabiegu
chirurgicznego
Wymagany poziom
czynnika VIII (%)
(IU/dl)
Częstość dawkowania (godziny) / Czas trwania leczenia (dni)
Krwawienie
Wczesne krwawienie do
stawów, krwawienie do
mięśnia lub jamy ustnej
20-40 Powtarzać wstrzyknięcie co 12 do 24 godzin przez co najmniej 1 dobę do czasu ustąpienia bólu wskazującego na ustanie krwawienia lub zagojenia. 1
Nasilone krwawienie do
stawów; krwawienie do
mięśnia lub krwiak
30-60 Powtarzać wstrzyknięcie co 12 do 24 godzin przez 3-4 dni lub dłużej do czasu ustąpienia bólu i ostrej dysfunkcji. 1
Krwawienia zagrażające
życiu
60-100 Powtarzać wstrzyknięcie co 8 do 24 godzin do czasu ustąpienia zagrożenia.
Zabiegi chirurgiczne
Niewielkie zabiegi z
ekstrakcją zęba włącznie
30-60 Powtarzać wstrzyknięcie co 24 godziny przez co najmniej 1 dobę do czasu zagojenia.
Poważne zabiegi
chirurgiczne
80-100
(przed- i pooperacyjnie)
Powtarzać wstrzyknięcie co 8 do 24 godzin zgodnie z potrzebą do odpowiedniego zagojenia rany, następnie kontynuować leczenie przez co najmniej 7 dni dla utrzymania aktywności czynnika VIII na poziomie od 30% do 60% (IU/dl).
1 U niektórych pacjentów i w niektórych okolicznościach można przedłużyć odstęp między dawkami do 36 godzin. Dane farmakokinetyczne, patrz punkt 5.2.
Profilaktyka
W przypadku profilaktyki długotrwałej zalecana dawka to 50 IU/kg mc. czynnika VIII na kg masy ciała w odstępach co 3-5 dni. Dawkę można dostosowywać w oparciu o reakcję pacjenta, w zakresie 25 do 65 IU/kg mc. (patrz punkty 5.1 i 5.2).
W niektórych przypadkach, szczególnie u pacjentów w młodszym wieku, konieczne może być podawanie częściej lub w większych dawkach.
Osoby w podeszłym wieku
Doświadczenia dotyczące stosowania u pacjentów w wieku ≥65 lat są ograniczone.
Dzieci i młodzież
U dzieci w wieku poniżej 12 lat może być wymagane częstsze podawanie lub większe dawki (patrz punkt 5.1). U młodzieży w wieku 12 lat i więcej zalecenia dotyczące dawkowania są takie same jak dla dorosłych.
Sposób podawania
Produkt leczniczy ELOCTA jest przeznaczony do podania dożylnego.
Produkt leczniczy ELOCTA należy wstrzykiwać dożylnie przez kilka minut. Szybkość podawania powinna zapewniać pacjentowi komfort i nie powinna przekraczać 10 ml/min.
Instrukcja dotycząca rekonstytucji produktu leczniczego przed podaniem, patrz punkt 6.6.
4.3 Przeciwwskazania
Nadwrażliwość na substancję czynną lub na którąkolwiek substancję pomocniczą wymienioną w punkcie 6.1.
4.4 Specjalne ostrzeżenia i środki ostrożności dotyczące stosowania
Nadwrażliwość
Możliwe jest wystąpienie reakcji nadwrażliwości typu alergicznego podczas stosowania produktu leczniczego ELOCTA. W przypadku wystąpienia objawów nadwrażliwości pacjentom należy zalecić natychmiastowe przerwanie stosowania produktu leczniczego i skontaktowanie się z lekarzem prowadzącym.
Pacjentów należy poinformować o objawach reakcji nadwrażliwości, takich jak pokrzywka, uogólniona pokrzywka, ucisk w klatce piersiowej, świszczący oddech, niedociśnienie i anafilaksja.
W przypadku wstrząsu należy wdrożyć standardowe leczenie przeciwwstrząsowe.
Inhibitory
Tworzenie się neutralizujących przeciwciał (inhibitorów) przeciwko czynnikowi VIII jest znanym powikłaniem w leczeniu pacjentów z hemofilią A. Inhibitory te to zazwyczaj immunoglobuliny IgG skierowane przeciwko działaniu prokoagulacyjnemu czynnika VIII, które oblicza się w jednostkach Bethesda (BU) na ml osocza, przy użyciu zmodyfikowanego testu. Ryzyko tworzenia inhibitorów jest zależne od ciężkości choroby oraz okresu ekspozycji na czynnik VIII, ryzyko to jest największe w ciągu pierwszych 50 dni ekspozycji, ale utrzymuje się przez całe życie, choć nie jest zbyt częste.
Istotność kliniczna wytwarzania inhibitora będzie zależeć od miana inhibitora, przy czym inhibitory z niskim mianem stwarzają mniejsze ryzyko niewystarczającej odpowiedzi klinicznej niż inhibitory o wysokim mianie.
Zasadniczo, wszyscy pacjenci leczeni produktami zawierającymi czynnik krzepnięcia VIII powinni być uważnie monitorowani pod kątem rozwoju inhibitorów poprzez odpowiednie obserwacje kliniczne i badania laboratoryjne. Jeśli oczekiwane poziomy aktywności czynnika VIII w osoczu nie zostały osiągnięte lub nie udaje się opanować krwawienia po podaniu odpowiedniej dawki, należy wykonać badania na obecność inhibitorów czynnika VIII. U pacjentów z wysokim poziomem inhibitorów terapia czynnikiem VIII może okazać się nieskuteczna i należy rozważyć inne metody leczenia. Leczenie takich pacjentów powinno być prowadzone przez lekarzy z doświadczeniem w leczeniu pacjentów z hemofilią oraz inhibitorami czynnika VIII.
Zdarzenia sercowo-naczyniowe
U pacjentów z istniejącymi czynnikami ryzyka chorób sercowo-naczyniowych leczenie substytucyjne czynnikiem VIII może zwiększyć ryzyko wystąpienia zdarzeń sercowo-naczyniowych.
Powikłania związane z cewnikiem żylnym
Jeśli wymagane jest urządzenie do centralnego dostępu żylnego (ang. central venous access device, CVAD), należy uwzględnić ryzyko wystąpienia powikłań związanych z CVAD, w tym zakażeń miejscowych, bakteriemii i zakrzepicy w miejscu wprowadzenia cewnika.
Identyfikowalność
W celu poprawienia identyfikowalności biologicznych produktów leczniczych należy czytelnie zapisać nazwę i numer serii podawanego produktu.
Dzieci i młodzież
Wymienione ostrzeżenia i środki ostrożności dotyczą zarówno dorosłych, jak i dzieci i młodzieży.
Ostrzeżenia dotyczące substancji pomocniczych
Sód
Produkt leczniczy zawiera mniej niż 1 mmol (23 mg) sodu na fiolkę, to znaczy produkt leczniczy uznaje się za „wolny od sodu”.
Jednak w zależności od masy ciała i dawkowania pacjent może otrzymać więcej niż jedną fiolkę (informacje o zawartości fiolki, patrz punkt 2). Należy to wziąć pod uwagę u pacjentów kontrolujących zawartość sodu w diecie.
Polisorbat
Ten lek zawiera 0,4 mg polisorbatu 20 w każdej fiolce. Polisorbany mogą powodować reakcje alergiczne.
4.5 Interakcje z innymi produktami leczniczymi i inne rodzaje interakcji
Nie zgłaszano żadnych interakcji ludzkiego czynnika krzepnięcia VIII (rDNA) z innymi produktami leczniczymi. Nie przeprowadzono badań dotyczących interakcji.
4.6 Wpływ na płodność, ciążę i laktację
Nie przeprowadzano badań wpływu czynnika VIII na reprodukcję u zwierząt. Przeprowadzono badanie przenikania produktu leczniczego ELOCTA przez łożysko u myszy (patrz punkt 5.3). Z uwagi na rzadkie występowanie hemofilii A u kobiet, brak jest danych dotyczących stosowania czynnika VIII w okresie ciąży i karmienia piersią. Dlatego czynnik VIII należy podawać kobietom w okresie ciąży i karmienia piersią tylko w przypadku wyraźnych wskazań.
4.7 Wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn
Produkt leczniczy ELOCTA nie ma wpływu na zdolność prowadzenia pojazdów i obsługiwania maszyn.
4.8 Działania niepożądane
Podsumowanie profilu bezpieczeństwa
Rzadko obserwowano nadwrażliwość lub reakcje alergiczne (mogące obejmować obrzęk naczynioruchowy, pieczenie i kłucie w miejscu wlewu, dreszcze, uderzenia gorąca, uogólnioną pokrzywkę, ból głowy, pokrzywkę, niedociśnienie, senność, nudności, niepokój, tachykardię, ucisk w klatce piersiowej, mrowienie, wymioty, świszczący oddech), które w niektórych przypadkach mogą prowadzić do ciężkiej anafilaksji (w tym wstrząsu).
Wytwarzanie przeciwciał neutralizujacych (inhibitorów) może występować u pacjentów z hemofilią A leczonych czynnikiem VIII, w tym produktem leczniczym ELOCTA. Jeśli takie inhibitory wystąpią, stan ten będzie objawiał się niewystarczającą odpowiedzią kliniczną. W takich przypadkach zalecany jest kontakt ze specjalistycznym ośrodkiem leczenia hemofilii.
Tabelaryczny wykaz działań niepożądanych
Przedstawiona poniżej tabela 2 jest zgodna z klasyfikacją układów i narządów MedDRA (klasyfikacja układów i narządów i preferowanych terminów). Częstość występowania działań niepożądanych jest oparta na badaniach klinicznych z udziałem łącznie 379 pacjentów z ciężką postacią hemofilii A, wśród których było 276 pacjentów uprzednio leczonych (PUL) i 103 pacjentów uprzednio nieleczonych (PUN). Dodatkowe szczegóły dotyczące badań klinicznych, patrz punkt 5.1.
Częstość występowania oceniano przy użyciu następującej konwencji: bardzo często (≥1/10); często (≥1/100 do <1/10); niezbyt często (≥1/1 000 do <1/100); rzadko (≥1/10 000 do <1/1 000); bardzo rzadko (<1/10 000), nieznana (częstość nie może być określona na podstawie dostępnych danych).
W obrębie każdej grupy o określonej częstości występowania, działania niepożądane są wymienione według zmniejszającej się ciężkości.
Tabela 2: Działania niepożądane zgłaszane dla produktu leczniczego ELOCTA w badaniach klinicznych1
| Klasyfikacja układów i narządów MedDRA | Działania niepożądane | Kategoria częstości1 |
| Zaburzenia krwi i układu chłonnego | Inhibicja czynnika VIII | Niezbyt często (PUL)2 Bardzo często (PUN)2 |
| Zaburzenia układu nerwowego | Ból głowy | Niezbyt często |
| Zawroty głowy | Niezbyt często | |
| Zaburzenia smaku | Niezbyt często | |
| Zaburzenia serca | Bradykardia | Niezbyt często |
| Zaburzenia naczyniowe | Nadciśnienie | Niezbyt często |
| Uderzenia gorąca | Niezbyt często | |
| Angiopatia4 | Niezbyt często | |
| Zaburzenia układu oddechowego, klatki piersiowej i śródpiersia | Kaszel | Niezbyt często |
| Zaburzenia żołądka i jelit | Ból dolnej części brzucha | Niezbyt często |
| Zaburzenia skóry i tkanki podskórnej | Wysypka grudkowa | Często (PUN)3 |
| Wysypka | Niezbyt często | |
| Zaburzenia mięśniowo-szkieletowe i tkanki łącznej | Ból stawów | Niezbyt często |
| Ból mięśni | Niezbyt często | |
| Ból pleców | Niezbyt często | |
| Obrzęk stawów | Niezbyt często | |
| Zaburzenia ogólne i stany w miejscu podania | Zakrzepica związana z urządzeniem | Często (PUN)3 |
| Złe samopoczucie | Niezbyt często | |
| Ból w klatce piersiowej | Niezbyt często | |
| Uczucie zimna | Niezbyt często | |
| Uczucie gorąca | Niezbyt często | |
| Urazy, zatrucia i powikłania po zabiegach | Niedociśnienie zabiegowe | Niezbyt często |
PUL = pacjenci uprzednio leczeni, PUN = pacjenci uprzednio nieleczeni.
1 Działania niepożądane i częstość występowania opierają się na występowaniu tylko u PUL, chyba że podano inaczej.
2 Częstotliwość opiera się na badaniach wszystkich produktów FVIII, które obejmowały pacjentów z ciężką hemofilią typu A.
3 Działania niepożądane i częstość występowania opierają się na występowaniu tylko u PUN. 4 Pojęcie badacza: ból naczyniowy po wstrzyknięciu ELOCTA.
Dzieci i młodzież
Nie zaobserwowano swoistych dla wieku różnic w zakresie działań niepożądanych między pacjentami pediatrycznymi a dorosłymi. Przewiduje się, że częstość, rodzaj i nasilenie działań niepożądanych u dzieci będą takie same jak u dorosłych.
Zgłaszanie podejrzewanych działań niepożądanych
Po dopuszczeniu produktu leczniczego do obrotu istotne jest zgłaszanie podejrzewanych działań niepożądanych. Umożliwia to nieprzerwane monitorowanie stosunku korzyści do ryzyka stosowania produktu leczniczego. Osoby należące do fachowego personelu medycznego powinny zgłaszać wszelkie podejrzewane działania niepożądane za pośrednictwem krajowego systemu zgłaszania wymienionego w załączniku V.
4.9 Przedawkowanie
Nie zgłoszono żadnych objawów przedawkowania.
5. WŁAŚCIWOŚCI FARMAKOLOGICZNE
5.1. Właściwości farmakodynamiczne
Grupa farmakoterapeutyczna: leki przeciwkrwotoczne, czynnik krzepnięcia krwi VIII, kod ATC: B02BD02
Mechanizm działania
Kompleks czynnik VIII/czynnik von Willebranda składa się z dwóch cząsteczek (czynnika VIII i czynnika von Willebranda) o różnych funkcjach fizjologicznych. Po infuzji u pacjenta z hemofilią czynnik VIII wiąże się z czynnikiem von Willebranda w krwioobiegu pacjenta. Aktywowany czynnik VIII działa jako kofaktor aktywowanego czynnika IX, przyspieszając przemianę czynnika X w jego aktywowaną postać. Aktywowany czynnik X przekształca protrombinę w trombinę. Trombina przekształca fibrynogen w fibrynę, co prowadzi do uformowania skrzepu.
Hemofilia A jest sprzężonym z chromosomem X dziedzicznym zaburzeniem krzepnięcia krwi spowodowanym zmniejszonym poziomem funkcjonalnego czynnika VIII:C, w wyniku czego dochodzi do krwawienia do stawów, mięśni lub narządów wewnętrznych, samoistnie w następstwie urazu po wypadku lub po zabiegu chirurgicznym. W wyniku leczenia substytucyjnego poziom czynnika VIII w osoczu zwiększa się, pozwalając na tymczasowe wyrównanie niedoboru czynnika i zmniejszenie tendencji do krwawień.
Warto zauważyć, że częstość występowania krwawień w stosunku rocznym (ang. annualized bleed rate, ABR) nie jest porównywalna między różnymi koncentratami czynników i między różnymi badaniami klinicznymi.
Produkt leczniczy ELOCTA (efmoroktokog alfa) jest całkowicie rekombinowanym białkiem fuzyjnym o wydłużonym okresie półtrwania. Produkt leczniczy ELOCTA składa się z rekombinowanego ludzkiego czynnika krzepnięcia VIII z usuniętą domeną B, kowalentnie związanego z domeną Fc ludzkiej immunoglobuliny G1. Region Fc ludzkiej immunoglobuliny G1 wiąże się z receptorem Fc noworodka. Ekspresja tego receptora ma miejsce w ciągu całego życia i jest częścią naturalnie występującego szlaku chroniącego immunoglobuliny przed degradacją lizosomalną poprzez przywrócenie tych białek do krążenia, co prowadzi do ich długiego okresu półtrwania w osoczu. Efmoroktokog alfa wiąże się z noworodkowym receptorem Fc, skutkiem tego wykorzystując ten sam naturalnie występujący szlak do opóźnienia degradacji lizosomalnej, umożliwia dłuższy okres półtrwania w osoczu niż w przypadku endogennego czynnika VIII.
Skuteczność kliniczna i bezpieczeństwo stosowania
Bezpieczeństwo stosowania, skuteczność i farmakokinetykę produktu leczniczego ELOCTA u pacjentów uprzednio leczonych (PUL) oceniano w 2 wielonarodowych, otwartych, kluczowych badaniach fazy III; badaniu I i badaniu II (patrz „Dzieci i młodzież”) oraz badaniu uzupełniającym (badanie III) trwającym do czterech lat. Łącznie 276 PUL obserwowano przez łącznie 80 848 dni ekspozycji z medianą 294 (zakres 1-735) dni ekspozycji na pacjenta. Ponadto przeprowadzono badanie fazy III (badanie IV) w celu oceny bezpieczeństwa stosowania i skuteczności produktu leczniczego ELOCTA u pacjentów uprzednio nieleczonych (PUN) (patrz punkt „Dzieci i młodzież”).
Do badania I włączono 165 uprzednio leczonych pacjentów płci męskiej (w wieku od 12 do 65 lat) z ciężką hemofilią A. Pacjentów otrzymujących schematy leczenia profilaktycznego przed włączeniem do badania przydzielono do grupy otrzymującej zindywidualizowaną profilaktykę. Pacjenci otrzymujący leczenie na żądanie przed włączeniem do badania byli zakwalifikowani do grupy otrzymującej zindywidualizowaną profilaktykę lub byli przydzieleni losowo do grupy otrzymującej cotygodniową profilaktykę lub grupy otrzymującej leczenie na żądanie.
Schematy leczenia profilaktycznego:
Zindywidualizowana profilaktyka: 25 do 65 IU/kg co 3-5 dni.
Cotygodniowa profilaktyka: 65 IU/kg
Spośród 153 pacjentów, którzy ukończyli badanie I, 150 włączono do badania III (badanie uzupełniające). Mediana całkowitego czasu udziału w badaniu I + III wynosiła 4,2 lat, a mediana liczby dni ekspozycji wynosiła 309.
Zindywidualizowana profilaktyka: Mediana rocznego zużycia czynnika wynosiła 4212 IU/kg (min. 2 877, maks. 7 943) w badaniu I oraz 4 223 IU/kg (min. 2 668, maks. 8 317) w badaniu III. Mediana częstości występowania krwawień w stosunku rocznym (ang. annualized bleed rate, ABR) wynosiła odpowiednio 1,60 (min. 0, maks. 18,2) i 0,74 (min. 0, maks. 15,6).
Cotygodniowa profilaktyka: Mediana rocznego zużycia czynnika wynosiła 3 805 IU/kg (min. 3 353, maks. 6 196) w badaniu I oraz 3 510 IU/kg (min. 2 758, maks. 3 984) w badaniu III. Mediana ABR wynosiła odpowiednio 3,59 (min. 0, maks. 58,0) i 2,24 (min. 0, maks. 17,2).
Leczenie na żądanie: Mediana rocznego zużycia czynnika wynosiła 1 039 IU/kg (min. 280, maks. 3 571) u 23 pacjentów zrandomizowanych do grupy leczenia na żądanie w badaniu I oraz 671 IU/kg (min. 286, maks. 913) u 6 pacjentów otrzymujących leczenie na żądanie przez co najmniej rok w badaniu III.
Mediana ABR wynosiła 1,67 u pacjentów, którzy zmienili leczenie na żądanie na cotygodniową profilaktykę podczas badania III.
Leczenie krwawień: Podczas badania I i III leczono 2 490 przypadków krwawienia z medianą dawki równą 43,8 IU/kg (min. 13,0, maks. 172,8) w celu kontrolowania każdego krwawienia. Pacjenci ocenili 79,2% pierwszych wstrzyknięć jako doskonałe lub dobre.
Postępowanie okołooperacyjne (profilaktyka chirurgiczna): W badaniu I i badaniu III przeprowadzono i oceniono łącznie 48 poważnych zabiegów chirurgicznych u 34 pacjentów. Lekarze ocenili odpowiedź hemostatyczną jako doskonałą w 41 i dobrą w 3 z 44 dużych zabiegów chirurgicznych. Mediana dawki w celu utrzymania hemostazy podczas zabiegu chirurgicznego wynosiła 60,6 IU/kg (min. 38, maks. 158).
Dzieci i młodzież
Do badania II włączono ogółem 71 wcześniej leczonych pacjentów pediatrycznych płci męskiej w wieku <12 lat z ciężką hemofilią A. Spośród 71 włączonych do badania pacjentów, 69 otrzymało co najmniej 1 dawkę produktu leczniczego ELOCTA i podlegało ocenie skuteczności (35 było w wieku <6 lat, a 34 było w wieku od 6 do <12 lat). Początkowy schemat profilaktyki obejmował 25 IU/kg w pierwszym dniu, a następnie 50 IU/kg w czwartym dniu. U ograniczonej liczby pacjentów dozwolono i zastosowano dawkowanie do 80 IU/kg z odstępem między dawkami wynoszącym tylko 2 doby. Spośród 67 pacjentów, którzy ukończyli badanie II, 61 włączono do badania III (badanie uzupełniające). Mediana całkowitego czasu w badaniu II + III wynosiła 3,4 roku, a mediana liczby dni ekspozycji wynosiła 332.
Profilaktyka w wieku <6 lat: Mediana odstępu między dawkami wynosiła 3,50 dnia w badaniu II i badaniu III. Mediana rocznego zużycia czynnika wynosiła 5 146 IU/kg (min. 3 695, maks. 8 474) w badaniu II oraz 5 418 IU/kg (min. 3 435, maks. 9 564) w badaniu III. Mediana częstości występowania krwawień w stosunku rocznym wynosiła odpowiednio 0,00 (min. 0, maks. 10,5) i 1,18 (min. 0, maks. 9,2).
Profilaktyka w wieku od 6 do 12 lat: Mediana odstępu między dawkami wynosiła 3,49 dnia w badaniu II i 3,50 dnia w badaniu III. Mediana rocznego zużycia czynnika wynosiła 4 700 IU/kg (min. 3 819, maks. 8 230 IU/kg) w badaniu II oraz 4 990 IU/kg (min. 3 856, maks. 9 527) w badaniu III. Mediana ABR wynosiła odpowiednio 2,01 (min. 0, maks. 27,2) i 1,59 (min. 0, maks. 8,0).
12 pacjentów w wieku młodzieńczym od 12 do 18 lat włączono do badania populacji osób dorosłych otrzymujących leczenie profilaktyczne. Mediana rocznego zużycia czynnika wynosiła 5 572 IU/kg (min. 3 849, maks. 7 035) w badaniu I oraz 4 456 IU/kg (min. 3 563, maks. 8 011) w badaniu III. Mediana ABR wynosiła odpowiednio 1,92 (min. 0, maks. 7,1) i 1,25 (min. 0, maks. 9,5).
Leczenie krwawień: Podczas badań II i III leczono 447 przypadków krwawienia z medianą dawki równą 63 IU/kg (min. 28, maks. 186) w celu kontrolowania każdego krwawienia. Pacjenci oraz ich opiekunowie ocenili 90,2% pierwszych wstrzyknięć jako doskonałe lub dobre.
Badanie IV oceniało 103 pacjentów uprzednio nieleczonych (PUN) płci męskiej w wieku <6 lat z ciężką hemofilią A. Pacjentów obserwowano przez łącznie 11 255 dni ekspozycji z medianą 100 (zakres 0-649) dni ekspozycji na pacjenta. U większości pacjentów rozpoczęto leczenie epizodyczne (N = 81) z późniejszym przejściem do profilaktyki (N = 69). W dowolnym momencie podczas badania leczenie profilaktyczne otrzymało 89 PUN. Zalecana dawka początkowa w leczeniu profilaktycznym wynosiła 25-80 IU/kg w odstępach co 3-5 dni. U pacjentów otrzymujących leczenie profilaktyczne mediana średniej tygodniowej dawki wynosiła 101,4 IU/kg (zakres 28,5-776,3 IU/kg), a mediana średniego odstępu między dawkami wynosiła 3,87 dnia (zakres 1,1-7 dni). Mediana rocznego zużycia czynnika wynosiła 3 971,4 IU/kg. Częstość występowania krwawień w stosunku rocznym wynosiła 1,49 (min. 0,0, maks. 18,7).
5.2 Właściwości farmakokinetyczne
Wszystkie badania farmakokinetyczne produktu leczniczego ELOCTA przeprowadzono u leczonych wcześniej pacjentów z ciężką hemofilią A. Dane przedstawione w tym punkcie uzyskano metodą chromogenną i w jednostopniowym teście krzepnięcia. Parametry farmakokinetyczne oparte na podstawie danych uzyskanych metodą chromogenną były podobne do danych pochodzących z testu jednostopniowego.
Właściwości farmakokinetyczne oceniano u 28 pacjentów (≥15 lat) otrzymujących produkt ELOCTA (rFVIIIFc). Po okresie wymywania trwającym co najmniej 96 godzin (4 dni) pacjenci otrzymali pojedynczą dawkę 50 IU/kg produktu leczniczego ELOCTA. Próbki do badań farmakokinetycznych pobierano przed podaniem dawki i następnie w 7 punktach czasowych do 120 godzin (5 dni) po podaniu dawki. Parametry farmakokinetyczne uzyskane po dawce 50 IU/kg produktu leczniczego ELOCTA są przedstawione w tabelach 3 i 4.
| Tabela 3: Parametry farmakokinetyczne produktu leczniczego ELOCTA, oznaczone w | ||
| jednostopniowym teście krzepnięcia | ||
| Parametry farmakokinetyczne1 | ELOCTA (95% CI) | |
| N = 28 | ||
| Odzysk przyrostowy (IU/dl na IU/kg) | 2,24 (2,11-2,38) | |
| AUC/dawkę (IU*h/dl na IU/kg) | 51,2 (45,0-58,4) | |
| Cmax (IU/dl) | 108 (101-115) | |
| CL (ml/h/kg) | 1,95 (1,71-2,22) | |
| t½ (h) | 19,0 (17,0-21,1) | |
| MRT (h) | 25,2 (22,7-27,9) | |
| Vss (ml/kg) | 49,1 (46,6-51,7) | |
1 Parametry farmakokinetyczne są przedstawione jako średnia geometryczna (95% CI) Skróty: CI = przedział ufności; Cmax = maksymalna aktywność; AUC = pole pod krzywą zależności aktywności czynnika VIII od czasu; t½ = końcowy okres półtrwania; CL = klirens; Vss = objętość dystrybucji w stanie stacjonarnym; MRT = średni czas pozostawania w organizmie.
Tabela 4: Parametry farmakokinetyczne produktu leczniczego ELOCTA, oznaczone metodą chromogenną
| Parametry farmakokinetyczne1 | ELOCTA (95% CI) | ||
| N = 27 | |||
| Odzysk przyrostowy (IU/dl na IU/kg) | 2,49 | ||
| (2,28-2,73) | |||
| AUC/dawkę (IU*h/dl na IU/kg) | 47,5 | ||
| (41,6-54,2) | |||
| Cmax (IU/dl) | 131 | ||
| (104-165) | |||
| CL (ml/h/kg) | 2,11 | ||
| (1,85-2,41) | |||
| t½ (h) | 20,9 | ||
| (18,2-23,9) | |||
| MRT (h) | 25,0 | ||
| (22,4-27,8) | |||
| Vss (ml/kg) | 52,6 | ||
| (47,4-58,3) | |||
1 Parametry farmakokinetyczne są przedstawione jako średnia geometryczna (95% CI) Skróty: CI = przedział ufności; Cmax = maksymalna aktywność; AUC = pole pod krzywą zależności aktywności czynnika VIII od czasu; t½ = końcowy okres półtrwania; CL = klirens; Vss = objętość dystrybucji w stanie stacjonarnym; MRT = średni czas pozostawania w organizmie.
Dane farmakokinetyczne wykazują, że produkt leczniczy ELOCTA ma przedłużony okres półtrwania w krążeniu.
Dzieci i młodzież
Parametry farmakokinetyczne produktu leczniczego ELOCTA określono dla młodzieży w badaniu I (próbki do badań farmakokinetycznych pobierano przed podaniem dawki, a następnie w kilku punktach czasowych do 120 godzin (5 dni) po podaniu dawki), a dla dzieci w badaniu II (próbki do badań farmakokinetycznych pobierano przed podaniem dawki, a następnie w kilku punktach czasowych do 72 godzin (3 dni) po podaniu dawki). W tabelach 5 i 6 przedstawiono parametry farmakokinetyczne obliczone na podstawie danych pediatrycznych, uzyskanych od pacjentów w wieku poniżej 18 lat.
Tabela 5: Parametry farmakokinetyczne produktu leczniczego ELOCTA dla dzieci i młodzieży, oznaczone w jednostopniowym teście krzepnięcia
| Parametry farmakokinetyczne1 | Badanie II | Badanie I* | ||
| <6 lat | 6 do <12 lat | 12 do <18 lat | ||
| N = 23 | N = 31 | N = 11 | ||
| Odzysk przyrostowy (IU/dl na IU/kg) | 1,90 (1,79-2,02) | 2,30 (2,04-2,59) | 1,81 (1,56-2,09) | |
| AUC/dawkę (IU*h/dl na IU/kg) | 28,9 (25,6-32,7) | 38,4 (33,2-44,4) | 38,2 (34,0-42,9) | |
| t½ (h) | 12,3 (11,0-13,7) | 13,5 (11,4-15,8) | 16,0 (13,9-18,5) | |
| MRT (h) | 16,8 (15,1-18,6) | 19,0 (16,2-22,3) | 22,7 (19,7-26,1) | |
| CL (ml/h/kg) | 3,46 (3,06-3,91) | 2,61 (2,26-3,01) | 2,62 (2,33-2,95) | |
| Vss (ml/kg) | 57,9 (54,1-62,0) | 49,5 (44,1-55,6) | 59,4 (52,7-67,0) | |
1 Parametry farmakokinetyczne są przedstawione jako średnia geometryczna (95% CI) Skróty: CI = przedział ufności; AUC = pole pod krzywą zależności aktywności czynnika VIII od czasu; t½ = końcowy okres półtrwania;
CL = klirens; MRT = średni czas pozostawania w organizmie; Vss = objętość dystrybucji w stanie stacjonarnym
*Parametry farmakokinetyczne w grupie od 12 do <18 lat obejmowały pacjentów ze wszystkich grup w badaniu I z różnymi schematami pobierania próbek.
Tabela 6: Parametry farmakokinetyczne produktu leczniczego ELOCTA dla dzieci i młodzieży, oznaczone metodą chromogenną
| Parametry farmakokinetyczne1 | Badanie II | Badanie I* | ||
| <6 lat | 6 do <12 lat | 12 do <18 lat | ||
| N = 24 | N = 27 | N = 11 | ||
| Odzysk przyrostowy (IU/dl na IU/kg) | 1,88 (1,73-2,05) | 2,08 (1,91-2,25) | 1,91 (1,61-2,27) | |
| AUC/dawkę (IU*h/dl na IU/kg) | 25,9 (23,4-28,7) | 32,8 (28,2-38,2) | 40,8 (29,3-56,7) | |
| t½ (h) | 14,3 (12,6-16,2) | 15,9 (13,8-18,2) | 17,5 (12,7-24,0) | |
| MRT (h) | 17,2 (15,4-19,3) | 20,7 (18,0-23,8) | 23,5 (17,0-32,4) | |
| CL (ml/h/kg) | 3,86 (3,48-4,28) | 3,05 (2,62-3,55) | 2,45 (1,76-3,41) | |
| Vss (ml/kg) | 66,5 (59,8-73,9) | 63,1 (56,3-70,9) | 57,6 (50,2-65,9) | |
1 Parametry farmakokinetyczne są przedstawione jako średnia geometryczna (95% CI) Skróty: CI = przedział ufności; AUC = pole pod krzywą zależności aktywności czynnika VIII od czasu; t½ = końcowy okres półtrwania;
CL = klirens; MRT = średni czas pozostawania w organizmie; Vss = objętość dystrybucji w stanie stacjonarnym
*Parametry farmakokinetyczne w grupie od 12 do <18 lat obejmowały pacjentów ze wszystkich grup w badaniu I z różnymi schematami pobierania próbek.
W porównaniu do młodzieży i dorosłych, dzieci w wieku poniżej 12 lat mogą mieć większy klirens i krótszy okres półtrwania, co jest zgodne z obserwacjami dla innych czynników krzepnięcia. Różnice te należy uwzględnić podczas podawania dawek.
5.3 Przedkliniczne dane o bezpieczeństwie
Dane niekliniczne, wynikające z badań toksyczności ostrej i po podaniu wielokrotnym (obejmujących ocenę toksyczności miejscowej i bezpieczeństwa farmakologicznego) nie ujawniają szczególnego zagrożenia dla człowieka. Nie przeprowadzono badań genotoksyczności, rakotwórczości, toksycznego wpływu na rozród lub rozwój zarodka i płodu. W badaniu przenikania przez łożysko wykazano, że produkt leczniczy ELOCTA przenika w małych ilościach przez łożysko u myszy.
6. DANE FARMACEUTYCZNE
6.1 Wykaz substancji pomocniczych
Proszek
Sacharoza
Sodu chlorek
Histydyna
Wapnia chlorek dwuwodny
Polisorbat 20
Sodu wodorotlenek (do dostosowania pH)
Kwas solny (do dostosowania pH)
Rozpuszczalnik
Woda do wstrzykiwań
6.2 Niezgodności farmaceutyczne
Nie mieszać tego produktu leczniczego z innymi produktami leczniczymi, ponieważ nie wykonywano badań dotyczących zgodności.
Należy używać wyłącznie dostarczonego zestawu do infuzji, ponieważ może dojść do niepowodzenia leczenia wskutek adsorpcji czynnika VIII na wewnętrznych powierzchniach niektórych przyrządów do wstrzykiwań.
6.3 Okres ważności
Nieotwarta fiolka
5 lat
W okresie ważności produkt może być przechowywany w temperaturze pokojowej (do 30°C) przez pojedynczy okres nieprzekraczający 6 miesięcy. Datę wyjęcia produktu z lodówki należy zanotować na pudełku. Po przechowywaniu w temperaturze pokojowej nie wolno wkładać produktu ponownie do lodówki. Nie stosować po upływie terminu ważności zamieszczonego na fiolce lub sześciu miesięcy od wyjęcia pudełka z lodówki, w zależności od tego, co nastąpiło wcześniej.
Po rekonstytucji
Wykazano chemiczną i fizyczną stabilność produktu po rekonstytucji przez 6 godzin, jeśli jest przechowywany w temperaturze pokojowej (do 30°C). Produkt należy chronić przed bezpośrednim nasłonecznieniem. Po rekonstytucji, jeśli produkt nie jest zużyty w ciągu 6 godzin, należy go wyrzucić. Z mikrobiologicznego punktu widzenia produkt należy natychmiast użyć po rekonstytucji. Jeśli produkt nie zostanie zużyty natychmiast, użytkownik odpowiada za czas i warunki przechowywania przed użyciem.
6.4 Specjalne środki ostrożności podczas przechowywania
Przechowywać w lodówce (2°C - 8°C). Nie zamrażać. Przechowywać fiolkę w opakowaniu zewnętrznym w celu ochrony przed światłem.
Warunki przechowywania produktu leczniczego po rekonstytucji, patrz punkt 6.3.
6.5 Rodzaj i zawartość opakowania
Każde opakowanie zawiera:
- proszek w fiolce ze szkła typu 1 z korkiem z gumy chlorobutylowej
- 3 ml rozpuszczalnika w ampułko-strzykawce ze szkła typu 1 z tłokiem z gumy bromobutylowej
- trzon tłoka
- jałowy łącznik fiolki do rekonstytucji
- jałowy zestaw do infuzji
- dwa gaziki nasączone alkoholem
- dwa plastry
- jeden gazik.
Wielkość opakowania: 1 zestaw.
6.6 Specjalne środki ostrożności dotyczące usuwania i przygotowania produktu leczniczego do
stosowania
Liofilizowany proszek do wstrzykiwań w fiolce należy rozpuścić w dostarczonym w ampułko-strzykawce rozpuszczalniku (woda do wstrzykiwań) przy użyciu jałowego łącznika do fiolki do rekonstytucji. Należy delikatnie obracać fiolką aż do całkowitego rozpuszczenia proszku.
Produkt leczniczy po rekonstytucji należy przed podaniem sprawdzić wizualnie na obecność cząstek stałych i odbarwienia. Roztwór powinien być przejrzysty lub lekko opalizujący i bezbarwny. Nie należy używać roztworów, które są mętne lub zawierają cząstki stałe.
Dodatkowe informacje dotyczące rekonstytucji i podawania:
Produkt leczniczy ELOCTA podaje się we wstrzyknięciu dożylnym (iv.) po rozpuszczeniu proszku do sporządzania roztworu do wstrzykiwań w rozpuszczalniku dostarczonym w ampułko-strzykawce. Opakowanie ELOCTA zawiera:
Produktu leczniczego ELOCTA nie należy mieszać z innymi roztworami do wstrzykiwań lub infuzji.
Przed otwarciem opakowania umyć ręce.
Przygotowanie:
- 1. Sprawdzić nazwę i moc podaną na opakowaniu w celu upewnienia się, że zawiera ono właściwy lek. Sprawdzić termin ważności podany na pudełku zawierającym produkt leczniczy ELOCTA. Nie używać leku po upływie terminu ważności.
- 2.
Jeśli produkt leczniczy ELOCTA był przechowywany w lodówce, pozostawić fiolkę z produktem leczniczym ELOCTA (A) i strzykawkę z rozpuszczalnikiem (B) do uzyskania temperatury pokojowej przed użyciem. Nie używać zewnętrznego ogrzewania w celu ocieplenia zawartości fiolki i strzykawki.
A) 1 fiolka z proszkiem
B) 3 ml rozpuszczalnika w ampułko-strzykawce
C) 1 trzon tłoka
D) 1 łącznik fiolki
E) 1 zestaw do infuzji
F) 2 gaziki nasączone alkoholem G) 2 plastry
H) 1 gazik 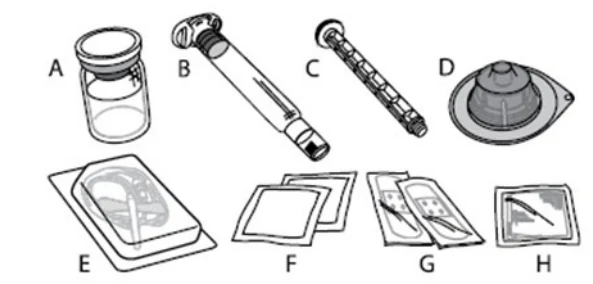
- 3.
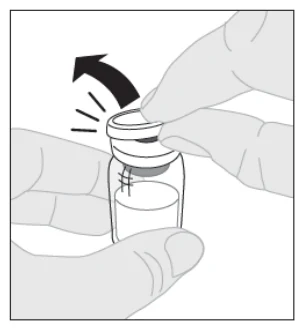
Fiolkę umieścić na czystym, płaskim podłożu. Z fiolki z
produktem leczniczym ELOCTA zdjąć plastikowe wieczko.
- 4.
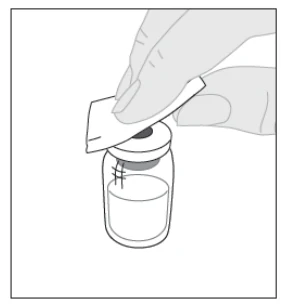
Przetrzeć górną część fiolki jednym z gazików nasączonych
alkoholem (F), dołączonych do opakowania i pozostawić do wyschnięcia. Nie dotykać górnej części fiolki ani nie dopuścić do jej zetknięcia z czymkolwiek innym po przetarciu.
- 5.
Z przejrzystego, plastikowego łącznika fiolki (D) zerwać papierową pokrywkę zabezpieczającą
Nie wyjmować łącznika z osłonki zabezpieczającej. Nie dotykać wnętrza opakowania łącznika fiolki.
- 6.
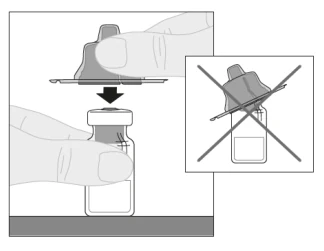
Fiolkę umieścić na płaskim podłożu. Trzymać łącznik fiolki
umieszczony w osłonce zabezpieczającej i umieścić go prosto na górnej części fiolki. Silnie nacisnąć, aż łącznik zaskoczy na miejsce na górnej części fiolki, a kolec łącznika przebije korek fiolki.
- 7.
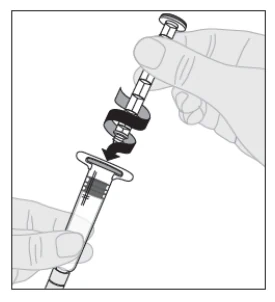
Podłączyć trzon tłoka (C) do strzykawki z rozpuszczalnikiem
poprzez włożenie końcówki trzonu tłoka do otworu w tłoku strzykawki. Obrócić trzon tłoka mocno zgodnie z ruchem wskazówek zegara aż do jego pewnego osadzenia w tłoku strzykawki.
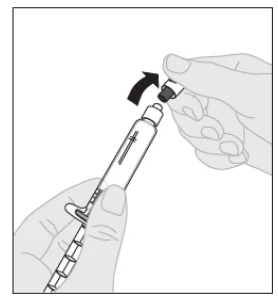
- 8. Oderwać białą, zabezpieczającą, plastikową osłonkę ze strzykawki z rozpuszczalnikiem poprzez zginanie przy perforacji aż do odłamania. Odłożyć osłonkę na płaską powierzchnię górną częścią do dołu. Nie dotykać wnętrza osłonki ani końcówki strzykawki.
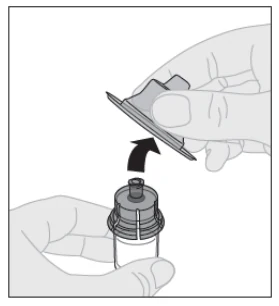
- 9. Zdjąć, podnosząc, osłonę zabezpieczającą z łącznika i wyrzucić.
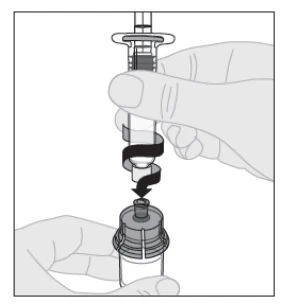
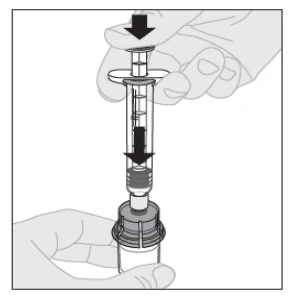
- 10. Podłączyć strzykawkę z rozpuszczalnikiem do łącznika fiolki poprzez włożenie końcówki strzykawki do otworu łącznika. Mocno nacisnąć i obrócić strzykawkę zgodnie z ruchem wskazówek zegara aż do pewnego podłączenia.
- 11. Powoli naciskać trzon tłoka, aby wstrzyknąć cały rozpuszczalnik do fiolki z produktem leczniczym ELOCTA.
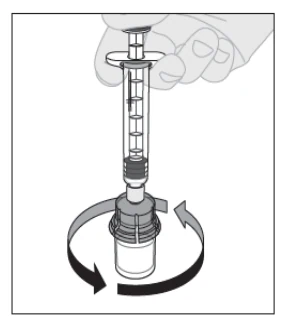
- 12.
Przy strzykawce nadal podłączonej do łącznika i przy wciśniętym
trzonie tłoka, delikatnie obracać fiolką aż do całkowitego
rozpuszczenia proszku.
Nie wstrząsać.
- 13.
Przed podaniem produktu leczniczego należy sprawdzić wzrokowo przygotowany roztwór.
Roztwór powinien być przejrzysty lub lekko opalizujący i bezbarwny. Nie używać roztworu, jeśli jest mętny lub zawiera widoczne cząstki stałe.
- 14.
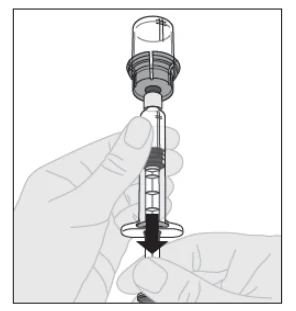
Po sprawdzeniu, czy trzon tłoka strzykawki jest nadal całkowicie
wciśnięty, odwrócić fiolkę. Powoli pociągać za trzon tłoka i
wciągnąć cały roztwór przez łącznik fiolki do strzykawki.
- 15.
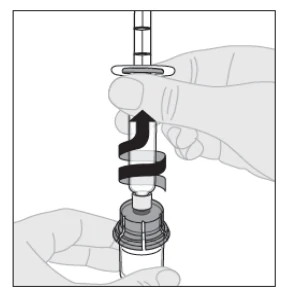
Odłączyć strzykawkę od łącznika fiolki poprzez delikatne
pociągnięcie i obrócenie strzykawki w kierunku przeciwnym do
ruchu wskazówek zegara.
Uwaga: W przypadku zastosowania więcej niż jednej fiolki produktu leczniczego ELOCTA na wstrzyknięcie, każdą fiolkę należy przygotować oddzielnie zgodnie z poprzednimi instrukcjami (kroki 1 do 13), a strzykawkę z rozpuszczalnikiem należy usunąć, pozostawiając łącznik fiolki na miejscu. Do pobrania przygotowanej zawartości każdej z fiolek można posłużyć się jedną dużą strzykawką typu luer-lock.
- 16. Usunąć fiolkę i łącznik.
Uwaga: Jeśli roztwór nie będzie użyty natychmiast, należy ostrożnie założyć osłonkę strzykawki z powrotem na końcówkę strzykawki. Nie dotykać końcówki strzykawki ani wnętrza osłonki.
Po przygotowaniu produkt leczniczy ELOCTA można przechowywać w temperaturze pokojowej do 6 godzin przed podaniem. Po tym czasie przygotowany produkt leczniczy ELOCTA należy wyrzucić. Chronić przed bezpośrednim nasłonecznieniem.
Podawanie produktu leczniczego (wstrzyknięcie dożylne):
Produkt leczniczy ELOCTA należy podawać za pomocą zestawu do infuzji (E), dołączonego w opakowaniu.
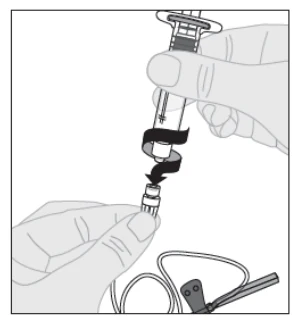
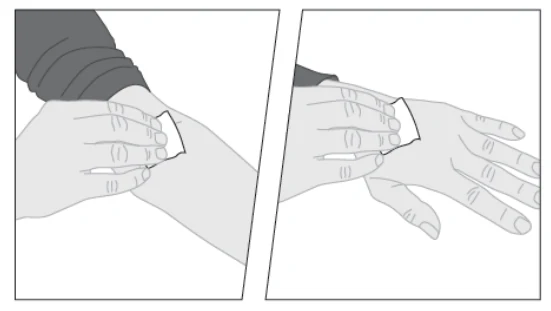
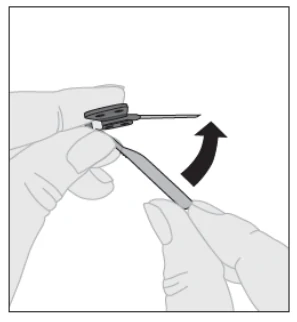
- 1.
Otworzyć opakowanie zestawu do infuzji i zdjąć osłonkę z końca
przewodu. Podłączyć strzykawkę z przygotowanym roztworem
ELOCTA do końca przewodu zestawu do infuzji poprzez obrót
zgodnie z ruchem wskazówek zegara.
- 2. W razie potrzeby założyć opaskę uciskową i przygotować miejsce wstrzyknięcia przez dokładne przetarcie gazikiem nasączonym alkoholem dołączonym do opakowania.
- 3. Usunąć powietrze z przewodu zestawu do infuzji przez powolne naciskanie trzonu tłoka, aż płyn dotrze do igły zestawu do infuzji. Nie wyciskać roztworu przez igłę. Zdjąć przejrzystą, plastikową osłonkę z igły.
- 4. Wprowadzić igłę zestawu do infuzji do żyły zgodnie z instrukcjami podanymi przez lekarza lub pielęgniarkę i zdjąć opaskę uciskową. W razie życzenia można użyć jednego z plastrów (G), dostarczonych w opakowaniu, do przytrzymania plastikowych skrzydełek igły w miejscu wstrzyknięcia. Przygotowany produkt leczniczy należy wstrzykiwać dożylnie przez kilka minut. Lekarz może zmienić zalecaną prędkość wstrzykiwania, aby było to bardziej komfortowe dla pacjenta.
- 5.
Po zakończeniu wstrzykiwania i wyjęciu igły należy zagiąć
ochraniacz igły i nałożyć go na igłę.
- 6. Zużytą igłę, resztki niewykorzystanego roztworu, strzykawkę i pustą fiolkę należy usunąć do odpowiedniego pojemnika na odpady medyczne, ponieważ te materiały mogą zranić osoby trzecie w przypadku niewłaściwego usunięcia. Nie używać ponownie sprzętu.
Wszelkie niewykorzystane resztki produktu leczniczego lub jego odpady należy usunąć zgodnie z lokalnymi przepisami.
7. PODMIOT ODPOWIEDZIALNY POSIADAJĄCY POZWOLENIE NA DOPUSZCZENIE
DO OBROTU
Swedish Orphan Biovitrum AB (publ)
SE-112 76 Stockholm
Szwecja
8. NUMERY POZWOLEŃ NA DOPUSZCZENIE DO OBROTU
EU/1/15/1046/001
EU/1/15/1046/002
EU/1/15/1046/003
EU/1/15/1046/004
EU/1/15/1046/005
EU/1/15/1046/006
EU/1/15/1046/007
EU/1/15/1046/008
9. DATA WYDANIA PIERWSZEGO POZWOLENIA NA DOPUSZCZENIE DO OBROTU I DATA PRZEDŁUŻENIA POZWOLENIA
Data wydania pierwszego pozwolenia na dopuszczenie do obrotu: 19 listopada 2015 Data ostatniego przedłużenia pozwolenia: 19 sierpnia 2020
10. DATA ZATWIERDZENIA LUB CZĘŚCIOWEJ ZMIANY TEKSTU CHARAKTERYSTYKI
PRODUKTU LECZNICZEGO
Szczegółowe informacje o tym produkcie leczniczym są dostępne na stronie internetowej Europejskiej Agencji Leków http://www.ema.europa.eu.
Więcej informacji o leku Elocta