


Charakterystyka produktu leczniczego - Veyvondi
1. NAZWA PRODUKTU LECZNICZEGO
VEYVONDI 650 j.m. proszek i rozpuszczalnik do sporządzania roztworu do wstrzykiwań VEYVONDI 1 300 j.m. proszek i rozpuszczalnik do sporządzania roztworu do wstrzykiwań
2. SKŁAD JAKOŚCIOWY I ILOŚCIOWY
VEYVONDI 650 j.m. proszek i rozpuszczalnik do sporządzania roztworu do wstrzykiwań
Każda fiolka proszku zawiera nominalnie 650 jednostek międzynarodowych (j.m.) wonikogu alfa. Po rekonstytucji przy użyciu 5 ml rozpuszczalnika dostępnego w zestawie VEYVONDI zawiera około 130 j.m./ml wonikogu alfa.
VEYVONDI 1 300 j.m. proszek i rozpuszczalnik do sporządzania roztworu do wstrzykiwań
Każda fiolka proszku zawiera nominalnie 1 300 jednostek międzynarodowych (j.m.) wonikogu alfa. Po rekonstytucji przy użyciu 10 ml rozpuszczalnika dostępnego w zestawie VEYVONDI zawiera około 130 j.m./ml wonikogu alfa.
Aktywność swoista produktu leczniczego VEYVONDI wynosi około 110 j.m. VWF:RCo/mg białka. Aktywność VWF (j.m.) jest mierzona przy użyciu testu aktywności kofaktora ristocetyny zgodnie z Farmakopeą Europejską (VWF:RCo). Aktywność kofaktora ristocetyny rekombinowanego ludzkiego czynnika von Willebranda określono wobec międzynarodowego wzorca dla koncentratu czynnika von Willebranda (WHO).
Wonikog alfa to oczyszczony, rekombinowany ludzki czynnik von Willebranda (rVWF). Jest on wytwarzany w komórkach jajnika chomika chińskiego (ang. Chinese Hamster Ovary, CHO) przy użyciu technologii rekombinacji DNA (rDNA) bez dodatku jakichkolwiek białek egzogennych pochodzenia ludzkiego lub zwierzęcego w procesie hodowli komórek, oczyszczania lub przygotowywania produktu końcowego.
Produkt zawiera jedynie śladowe ilości ludzkiego rekombinowanego czynnika krzepnięcia VIII (≤0,01 j.m. FVIII / j.m. VWF:RCo) oznaczanego za pomocą metody chromogennej opisanej w Farmakopei Europejskiej dla czynnika VIII (FVIII).
Substancje pomocnicze o znanym działaniu
Każda fiolka z proszkiem 650 j.m. zawiera 5,2 mg sodu i 0,5 mg polisorbatu 80. Każda fiolka z proszkiem 1 300 j.m. zawiera 10,4 mg sodu i 1,0 mg polisorbatu 80.
Pełny wykaz substancji pomocniczych, patrz punkt 6.1.
3. POSTAĆ FARMACEUTYCZNA
Proszek i rozpuszczalnik do sporządzania roztworu do wstrzykiwań.
Proszek jest białym lub zbliżonym do białego liofilizowanym proszkiem.
Rozpuszczalnik jest przezroczystym i bezbarwnym roztworem.
4. SZCZEGÓŁOWE DANE KLINICZNE
4.1 Wskazania do stosowania
Zapobieganie i leczenie krwotoków lub krwawień chirurgicznych u osób dorosłych (w wieku 18 lat lub starszych) z chorobą von Willebranda (ang. von Willebrand disease, VWD), u których leczenie samą desmopresyną (produktem DDAVP) jest nieskuteczne lub przeciwwskazane.
Leczenie krwotoków u dzieci (w wieku poniżej 18 lat) z chorobą von Willebranda (VWD), u których leczenie samą desmopresyną (produktem DDAVP) jest nieskuteczne lub przeciwwskazane.
Produkt leczniczy VEYVONDI nie powinien być stosowany w leczeniu hemofilii A.
4.2 Dawkowanie i sposób podawania
Leczenie choroby von Willebranda (VWD) wymaga nadzoru lekarza doświadczonego w leczeniu zaburzeń hemostazy.
Dawkowanie
Dawka i częstość podawania muszą być dostosowane indywidualnie zgodnie z osądem klinicznym i na podstawie masy ciała pacjenta, rodzaju i ciężkości epizodów krwawienia/interwencji chirurgicznej oraz na podstawie monitorowania odpowiednich parametrów klinicznych i laboratoryjnych. Dawka określona na podstawie masy ciała może wymagać skorygowania u pacjentów z niedowagą lub nadwagą.
Ogólnie 1 j.m./kg mc. (VWF:RCo/VEYVONDI/wonikog alfa) zwiększa stężenie VWF:RCo w osoczu
o 0,02 j.m./ml (2%)
Nie można zapewnić hemostazy, dopóki aktywność koagulacyjna czynnika VIII (FVIII:C) nie wynosi przynajmniej 0,4 j.m./ml (≥40% aktywności prawidłowej). Zależnie od wyjściowych stężeń czynnika FVIII:C u pacjenta pojedyncza infuzja czynnika rVWF doprowadzi u większości pacjentów do zwiększenia o ponad 40% endogennej aktywności czynnika FVIII:C w ciągu 6 godzin i spowoduje podtrzymywanie tego stężenia przez maksymalnie 72 godziny po infuzji. Dawka i czas trwania leczenia zależą od stanu klinicznego pacjenta, rodzaju i ciężkości krwawienia oraz stężeń zarówno VWF:RCo, jak i FVIII:C. Jeżeli wyjściowe stężenie FVIII:C w osoczu wynosi <40% lub jest nieznane i we wszystkich sytuacjach, w których należy osiągnąć szybką korektę hemostazy, takich jak leczenie ostrego krwotoku, ciężkiego urazu lub zabieg chirurgiczny w stanie nagłym, niezbędne jest podawanie rekombinowanego produktu czynnika VIII z pierwszą infuzją produktu leczniczego VEYVONDI, aby osiągnąć hemostatyczne stężenie FVIII:C w osoczu.
Jeżeli jednak nie jest konieczne natychmiastowe zwiększenie stężenia FVIII:C lub wyjściowe stężenie FVIII:C jest wystarczające do zapewnienia hemostazy, lekarz może podjąć decyzję o pominięciu jednoczesnego podawania rFVIII podczas pierwszej infuzji produktu leczniczego VEYVONDI.
W przypadku zdarzeń poważnego krwawienia lub poważnych zabiegów chirurgicznych wymagających powtarzających się, częstych infuzji, zalecane jest monitorowanie stężeń FVIII:C, celem podjęcia decyzji, czy rFVIII jest wymagany w kolejnych infuzjach, aby uniknąć nadmiernego wzrostu stężenia FVIII:C.
Leczenie epizodów krwawienia (leczenie na żądanie) u dorosłych i u dzieci
Rozpoczęcie leczenia
Pierwsza dawka produktu leczniczego VEYVONDI powinna wynosić od 40 do 80 j.m./kg masy ciała. Należy osiągnąć stężenia substytucyjne VWF:RCo > 0,6 j.m./ml (60%) oraz FVIII:C > 0,4 j.m./ml (40%). Wytyczne dawkowania w przypadku leczenia drobnych i poważnych krwotoków podano w Tabeli 1.
Jeżeli stężenia FVIII:C wynoszą <40% lub są nieznane, w celu kontrolowania krwawienia produkt leczniczy VEYVONDI należy podać z rekombinowanym czynnikiem VIII. Dawka rFVIII powinna zostać obliczona na podstawie różnicy między wyjściowym stężeniem FVIII:C w osoczu pacjenta i żądanym szczytowym stężeniem FVIII:C, aby osiągnąć odpowiednie stężenie FVIII:C w osoczu na podstawie przybliżonego średniego odzysku równego 0,02 (j.m./ml)/(j.m./kg mc.). Należy podawać pełną dawkę produktu leczniczego VEYVONDI, a następnie czynnik rFVIII w ciągu 10 minut.
Obliczanie dawki
Dawka produktu leczniczego VEYVONDI [j.m.] = dawka [j.m./kg] × masa ciała [kg]
Kolejne infuzje
Kolejna dawka od 40 do 60 j.m./kg mc. produktu leczniczego VEYVONDI powinna być podawana w postaci infuzji co 8 do 24 godzin zgodnie z zakresami dawkowania podanymi w Tabeli 1. lub tak długo, jak będzie to klinicznie właściwe. W poważnych epizodach krwawienia należy utrzymywać minimalne stężenia VWF:RCo większe niż 50% tak długo, jak zostanie to uznane za konieczne.
W oparciu o dane z badań klinicznych można stwierdzić, że po zastąpieniu VWF, stężenia endogennego FVIII pozostaną prawidłowe lub bliskie prawidłowych, dopóki produkt leczniczy VEYVONDI będzie nadal podawany.
Tabela 1. Zalecenia dotyczące dawkowania w przypadku leczenia małych i poważnych krwawień
| Krwawienie | Dawka początkowaa (j.m. VWF:RCo/kg masy ciała) | Dawka kolejna |
Małe (np. krwawienie z nosa, krwawienie z ust, obfite miesiączkowanie) | 40 do 50 j.m./kg | 40 do 50 j.m./kg co 8 do 24 godzin (lub tak długo, jak zostanie to uznane za klinicznie niezbędne) |
Poważneb (np. ciężkie lub nawracające krwawienie z nosa, obfite miesiączkowanie, krwawienie z przewodu pokarmowego, uraz ośrodkowego układu nerwowego, wylew krwi do stawu lub krwotok pourazowy) | 50 do 80 j.m./kg | 40 do 60 j.m./kg mc. co 8 do 24 godzin przez około 2–3 doby (lub tak długo, jak zostanie to uznane za klinicznie niezbędne) |
a Jeżeli podawany jest rFVIII— instrukcje dotyczące rekonstytucji i podawania, patrz ulotka dołączona do opakowania rFVIII.
b Krwawienie należy uznać za poważne, jeżeli przetoczenie krwinek czerwonych jest wymagane lub potencjalnie wskazane bądź jeżeli krwawienie następuje w miejscu anatomicznym o krytycznym znaczeniu (np. krwotok śródczaszkowy lub w przewodzie pokarmowym).
Zapobieganie krwawieniu/krwotokowi i leczenie w przypadku planowanego zabiegu chirurgicznego u dorosłych
Przed zabiegiem chirurgicznym
U pacjentów z odpowiednimi poziomami FVIII dawkę VEYVONDI 40–60 j.m./kg mc. należy podać na 12–24 godziny przed rozpoczęciem planowanego zabiegu chirurgicznego (dawka przedoperacyjna) celem uzyskania przed zabiegiem endogennego stężenia FVIII na poziomie co najmniej 0,4 j.m./ml w przypadku zabiegów małych i co najmniej 0,8 j.m./ml w przypadku poważnych zabiegów chirurgicznych.
W przypadku zapobiegania nadmiernemu krwawieniu na potrzeby planowanego zabiegu chirurgicznego stężenia FVIII:C należy ocenić w ciągu 3 godzin przed rozpoczęciem jakiegokolwiek planowanego zabiegu chirurgicznego. Jeśli stężenia FVIII:C są zgodne z zalecanymi poziomami docelowymi, które wynoszą:
- co najmniej 0,4 j.m./ml w przypadku zabiegów małych oraz w obrębie jamy ustnej - i co najmniej 0,8 j.m./ml w przypadku poważnych zabiegów chirurgicznych, wówczas dawkę samego produktu leczniczego VEYVONDI należy podać w ciągu 1 godziny przed zabiegiem.
Jeżeli stężenia FVIII:C nie są równe zalecanym wartościom docelowym, w ciągu 1 godziny przed zabiegiem produkt leczniczy rFVIII należy podać oprócz wonikogu alfa w celu zwiększenia stężeń VWF:RCo i FVIII:C. Zalecane stężenia docelowe czynnika FVIII:C, patrz Tabela 2. Dawka zależy od stężeń VWF oraz czynnika VIII u pacjenta, rodzaju i ciężkości przewidywanego krwawienia.
Tabela 2. Zalecane szczytowe stężenia docelowe VWF:RCo oraz FVIII:C w osoczu, które należy osiągnąć przed zabiegiem chirurgicznym celem zapobiegania nadmiernemu krwawieniu w trakcie i po zabiegu chirurgicznym
| Rodzaj zabiegu chirurgicznego | Szczytowe docelowe stężenia VWF:RCo w osoczu | Szczytowe docelowe stężenie FVIII:C w osoczua | Obliczenie dawki czynnika rVWF (do podania w ciągu 1 godziny przed zabiegiem chirurgicznym) (wymagane j.m. czynnika VWF:RCo) |
| Mały | 0,50–0,60 j.m./ml | 0,40–0,50 j.m./ml | ∆bVWF:RCo × masa ciała (kg)/IRc |
| Poważny | 1 j.m./ml | 0,80–1 j.m./ml | ∆bVWF:RCo × masa ciała (kg)/IRc |
a Do osiągnięcia zalecanych szczytowych stężeń FVIII:C w osoczu może być wymagany dodatkowy rFVIII. Wytyczne dotyczące dawkowania należy zastosować na podstawie IR.
b ∆ = szczytowe stężenie VWF:RCo w osoczu – wyjściowe stężenie VWF:RCo w osoczu c IR = odzysk przyrostowy (ang. incremental recovery) zmierzony u pacjenta. Jeżeli IR nie jest dostępny, należy przyjąć wartość IR równą 0,02 j.m./ml na j.m./kg mc.
W trakcie zabiegu i po zabiegu chirurgicznym
Po rozpoczęciu zabiegu chirurgicznego stężenia VWF:RCo i FVIII:C w osoczu należy monitorować, a schemat substytucji zabiegowej w trakcie i po zabiegu powinien być zindywidualizowany zgodnie z wynikami farmakokinetycznymi (ang. pharmacokinetics, PK), intensywnością i czasem trwania prowokacji hemostatycznej oraz standardem opieki w danej instytucji. Ogólnie częstotliwość dawkowania produktu leczniczego VEYVONDI w przypadku substytucji pozabiegowej powinna wahać się od dwa razy na dobę do raz co 48 godzin. Zalecenia dotyczące leczenia w przypadku kolejnych dawek podtrzymujących, patrz Tabela 3.
Tabela 3. Zalecane minimalne stężenia docelowe VWF:RCo oraz FVIII:C w osoczu i minimalny czas trwania leczenia dla kolejnych dawek podtrzymujących w zapobieganiu nadmiernemu krwawieniu po zabiegu chirurgicznym
| Rodzaj zabiegu chirurgicznego | VWF:RCo Minimalne docelowe stężenie w osoczu | FVIII:C Minimalne docelowe stężenie w osoczu | Minimalny czas trwania leczenia | Częstość dawkowania | ||
| Do 72 godzin od zabiegu | Po 72 godzinach od zabiegu | Do 72 godzin od zabiegu | Po 72 godzinach od zabiegu | |||
| Mały | ≥ 0,30 j.m./ml | - | > 0,40 j.m./ml | - | 48 godzin | Co 12–24 godz. / co drugi dzień |
| Poważny | > 0,50 j.m./ml | > 0,30 j.m./ml | > 0,50 j.m./ml | > 0,40 j.m./ml | 72 godziny | Co 12–24 godz. / co drugi dzień |
Leczenie profilaktyczne u dorosłych
W celu rozpoczęcia długoterminowego leczenia profilaktycznego krwawień u pacjentów z VWD należy rozważyć podawanie produktu leczniczego VEYVONDI w dawce 40–60 j.m./kg mc. dwa razy w tygodniu. W zależności od stanu pacjenta i odpowiedzi klinicznej (np. występowania krwawień przebijających) może być konieczne zwiększenie dawki (nie może ona jednak przekroczyć 80 j.m./kg mc.) i/ lub zwiększenie częstości podawania dawki (maksymalnie trzy razy w tygodniu). Dzieci i młodzież
Określono bezpieczeństwo stosowania i skuteczność produktu leczniczego VEYVONDI w leczeniu krwotoków u dzieci w wieku poniżej 18 lat. Dawkowanie opiera się na takich samych wytycznych, jak w przypadku osób dorosłych i powinno być dostosowane do stanu klinicznego pacjenta, a także do stężeń VWF:RCo i FVIII:C w osoczu. U młodszych pacjentów może być konieczne stosowanie krótszych odstępów pomiędzy dawkami lub większych dawek (patrz punkt 5.2). Dotychczas nie określono bezpieczeństwa stosowania ani skuteczności produktu leczniczego VEYVONDI w przypadku leczenia profilaktycznego lub zapobiegania lub leczenia krwawień chirurgicznych u dzieci w wieku poniżej 18 lat.
Sposób podawania
Produkt leczniczy VEYVONDI jest przeznaczony do podania dożylnego. Przed podaniem należy sprawdzić wzrokowo rekonstytuowany produkt leczniczy.
Należy podawać produkt na tyle powoli, aby zapewnić komfort pacjentowi, maksymalnie z szybkością 4 ml/min. Pacjent powinien być obserwowany pod kątem wszelkich nagłych reakcji. Jeżeli wystąpi jakakolwiek reakcja, taka jak tachykardia, która może być związana z podawaniem produktu, szybkość infuzji należy zmniejszyć lub zatrzymać odpowiednio do stanu klinicznego pacjenta.
Instrukcja dotycząca rekonstytucji produktu leczniczego przed podaniem, patrz punkt 6.6.
4.3 Przeciwwskazania
Nadwrażliwość na substancję czynną lub na którąkolwiek substancję pomocniczą wymienioną w punkcie 6.1.
Stwierdzona reakcja alergiczna na białka myszy lub chomika.
4.4 Specjalne ostrzeżenia i środki ostrożności dotyczące stosowania
U czynnie krwawiących pacjentów zaleca się jednoczesne podawanie produktu leczniczego zawierającego FVIII z produktem leczniczym VEYVONDI jako leczenie pierwszego rzutu i zależnie od poziomów aktywności FVIII (patrz punkt 4.2).
Identyfikowalność
W celu poprawienia identyfikowalności biologicznych produktów leczniczych należy czytelnie zapisać nazwę i numer serii podawanego produktu.
Reakcje nadwrażliwości
Występowały przypadki reakcji nadwrażliwości (w tym anafilaksji). Pacjentów i (lub) ich opiekunów należy poinformować o wczesnych objawach reakcji nadwrażliwości, które mogą obejmować między innymi tachykardię, uczucie ucisku w klatce piersiowej, świszczący oddech i (lub) ostrą niewydolność oddechową, niedociśnienie tętnicze, uogólnioną pokrzywkę, świąd, nieżyt nosa i spojówek, obrzęk naczynioruchowy, senność, nudności, wymioty, parestezję, niepokój oraz mogą ulegać progresji do wstrząsu anafilaktycznego. W przypadku wystąpienia wstrząsu należy wdrożyć standardowe postępowanie przeciwwstrząsowe.
W czasie trwania infuzji pacjenci powinni być ściśle monitorowani i uważnie obserwowani pod kątem wszelkich objawów. Jeżeli wystąpią objawy przedmiotowe i podmiotowe ciężkiej reakcji alergicznej, należy natychmiast przerwać podawanie produktu leczniczego VEYVONDI i zapewnić odpowiednie leczenie wspomagające.
Powinno być dostępne odpowiednie leczenie i wyposażenie medyczne do natychmiastowego zastosowania w przypadku potencjalnego wystąpienia reakcji anafilaktycznej, zwłaszcza w przypadku pacjentów z reakcjami alergicznymi w wywiadzie.
Produkt leczniczy VEYVONDI zawiera śladowe ilości mysiej immunoglobuliny G i białek chomika (nie więcej niż 2 ng/j.m. produktu leczniczego VEYVONDI). U pacjentów leczonych tym produktem leczniczym mogą rozwinąć się reakcje nadwrażliwości na te białka ssaków inne niż ludzkie. Produkt leczniczy VEYVONDI zawiera śladowe ilości rekombinowanego czynnika krzepnięcia VIII.
Zakrzepica i zatory
Istnieje ryzyko wystąpienia zdarzeń zakrzepowych, zwłaszcza u pacjentów ze znanymi klinicznymi lub laboratoryjnymi czynnikami ryzyka zakrzepicy, w tym niskimi stężeniami czynnika ADAMTS13. Dlatego należy monitorować pacjentów z grupy ryzyka pod kątem wczesnych objawów przedmiotowych zakrzepicy i należy wprowadzić środki profilaktyczne przeciwko epizodom zakrzepowo-zatorowym zgodnie z bieżącymi zaleceniami i standardem opieki.
U pacjentów wymagających częstych dawek produktu leczniczego VEYVONDI w skojarzeniu z rekombinowanym czynnikiem VIII należy monitorować wartość aktywności FVIII:C w osoczu, aby uniknąć utrzymującego się nadmiernego stężenia FVIII:C w osoczu, co może zwiększać ryzyko wystąpienia zdarzeń zakrzepowych.
Każdy czynnik VIII, który byłby podawany wraz z produktem leczniczym VEYVONDI powinien być czystym produktem czynnika VIII. Połączenie z produktem czynnika VIII zawierającym VWF stanowiłoby dodatkowe ryzyko zdarzeń zakrzepowych.
Przeciwciała neutralizujące (inhibitory)
U pacjentów z VWD, zwłaszcza typu 3, może dojść do wytworzenia przeciwciał neutralizujących czynnik von Willebranda (inhibitorów). Jeśli nie został osiągnięty oczekiwany poziom aktywności VWF:RCo w osoczu lub gdy nie udało się opanować krwawienia mimo zastosowania właściwej dawki, należy wykonać odpowiednie badanie pod kątem obecności inhibitora czynnika von Willebranda. U pacjentów z wysokimi mianami przeciwciał neutralizujących anty-VWF leczenie czynnikiem von Willebranda może być nieskuteczne i należy rozważyć inne możliwości terapii w celu osiągnięcia hemostazy.
Leczenie pacjentów z VWD, którzy mają wysokie miana przeciwciał wiążących [z powodu wcześniejszego leczenia otrzymywanym z osocza czynnikiem von Willebranda (pdVWF)], może wymagać wyższej dawki w celu przezwyciężenia działania przeciwciała wiążącego i z takimi pacjentami należy postępować klinicznie przez podanie wyższych dawek wonikogu alfa na podstawie danych farmakokinetycznych danego pacjenta.
Uwagi dotyczące substancji pomocniczych
Zawartość sodu
Niniejszy produkt leczniczy zawiera 5,2 mg sodu w każdej fiolce 650 j.m. lub 10,4 mg sodu w każdej fiolce 1 300 j.m., równoważne 2,2% zalecanego przez WHO maksymalnego dobowego spożycia 2 g sodu w przypadku dorosłego, przyjmując masę ciała 70 kg i dawkę 80 j.m./kg mc. Należy to uwzględnić w przypadku osób na diecie o kontrolowanej zawartości sodu.
Zawartość polisorbatu
Niniejszy produkt leczniczy zawiera 0,5 mg polisorbatu 80 w każdej fiolce 650 j.m. lub 1,0 mg polisorbatu 80 w każdej fiolce 1 300 j.m., co odpowiada 0,1 mg/ml. Polisorbaty mogą powodować reakcje alergiczne.
4.5 Interakcje z innymi produktami leczniczymi i inne rodzaje interakcji
Nie są znane żadne interakcje produktów zawierających ludzki czynnik von Willebranda z innymi produktami leczniczymi.
4.6 Wpływ na płodność, ciążę i laktację
Nie przeprowadzono badań wpływu produktu leczniczego VEYVONDI na rozród u zwierząt.
Ciąża
Dane dotyczące leczenia kobiet w ciąży lub karmiących piersią nie są dostępne. Produkt leczniczy VEYVONDI powinien być podawany kobietom będącym w ciąży lub karmiącym piersią jedynie, gdy jest to wyraźnie wskazane i biorąc pod uwagę, że poród wiąże się u tych pacjentek ze zwiększonym ryzykiem wystąpienia zdarzeń krwotocznych.
Karmienie piersią
Nie wiadomo, czy VEYVONDI przenika do mleka ludzkiego. Dlatego produkt leczniczy VEYVONDI powinien być podawany kobietom z niedoborem czynnika von Willebranda karmiącym piersią jedynie, gdy jest to wyraźnie wskazane. Lekarze powinni rozważyć potencjalne ryzyko i przepisywać produkt leczniczy VEYVONDI jedynie w razie potrzeby.
Płodność
Nie określono wpływu produktu leczniczego VEYVONDI na płodność.
4.7 Wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn
VEYVONDI nie ma wpływu lub wywiera nieistotny wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn.
4.8 Działania niepożądane
Podsumowanie profilu bezpieczeństwa
Podczas leczenia z użyciem VEYVONDI mogą wystąpić następujące działania niepożądane: nadwrażliwość lub reakcje alergiczne, zdarzenia zatorowo-zakrzepowe, formowanie inhibitorów przeciwko VWF.
Zestawienie tabelaryczne działań niepożądanych
W Tabeli 4. podano działania niepożądane zgłaszane w badaniach klinicznych, badaniach dotyczących bezpieczeństwa stosowania produktu leczniczego przeprowadzanych po wydaniu pozwolenia lub zgłoszeniach spontanicznych po wprowadzeniu produktu leczniczego do obrotu. Kategorie częstości zdefiniowano według następującej konwencji: bardzo często (≥ 1/10), często (≥ 1/100 do < 1/10), niezbyt często (≥ 1/1 000 do < 1/100), rzadko (≥ 1/10 000 do < 1/1 000), bardzo rzadko (< 1/10 000), częstość nieznana (częstość nie może być określona na podstawie dostępnych danych). W obrębie każdej grupy o określonej częstości występowania działania niepożądane są wymienione zgodnie ze zmniejszającą się ciężkością.
Tabela 4. Podsumowanie działań niepożądanych zgłaszanych w badaniach klinicznych, badaniach dotyczących bezpieczeństwa stosowania przeprowadzanych po wydaniu pozwolenia lub zgłoszeniach spontanicznych po wprowadzeniu do obrotu produktu leczniczego VEYVONDI w chorobie von Willebranda
| Klasyfikacja układów i narządów MedDRA (SOC) | Działanie niepożądane wg terminu preferowanego (PT) | Kategoria częstości wg uczestnika |
| Zaburzenia układu immunologicznego | Reakcja anafilaktyczna* | Częstość nieznana |
| Zaburzenia układu nerwowego | Ból głowy | Bardzo często |
| Zawroty głowy | Często | |
| Zawroty głowy pochodzenia błędnikowego | Często | |
| Zaburzenia smaku | Niezbyt często | |
| Drżenie | Niezbyt często | |
| Zaburzenia serca | Tachykardia | Niezbyt często |
| Zaburzenia naczyniowe | Nadciśnienie tętnicze | Często |
| Zakrzepica żył głębokich | Niezbyt często | |
| Uderzenia gorąca | Niezbyt często | |
| Zaburzenia żołądka i jelit | Wymioty | Często |
| Nudności | Często | |
| Zaburzenia skóry i tkanki podskórnej | Świąd uogólniony | Często |
| Zaburzenia ogólne i stany w miejscu podania | Dyskomfort w klatce piersiowej | Niezbyt często |
| Parestezja w miejscu infuzji | Niezbyt często | |
| Reakcje związane z infuzją (w tym tachykardia, zaczerwienienie, wysypka, duszność, niewyraźne widzenie)* | Nieznana | |
| Badania diagnostyczne | Odwrócenie załamka T elektrokardiogramu | Niezbyt często |
| Przyspieszenie rytmu serca | Niezbyt często |
*Działania niepożądane zidentyfikowane podczas nadzoru po wprowadzeniu do obrotu.
Opis wybranych działań niepożądanych
Nadwrażliwość
Istnieje ryzyko rozwoju nadwrażliwości lub reakcji alergicznych (które mogą obejmować obrzęk naczynioruchowy, pieczenie i kłucie w miejscu infuzji, dreszcze, zaczerwienienie, nieżyt nosa i spojówek, pokrzywkę uogólnioną, ból głowy, pokrzywkę, niedociśnienie tętnicze, senność, nudności, niepokój, tachykardię, uczucie ucisku w klatce piersiowej, mrowienie, wymioty, świszczący oddech), które w niektórych przypadkach mogą ulegać progresji do anafilaksji (łącznie ze wstrząsem).
U pacjentów z VWD, zwłaszcza typu 3, bardzo rzadko może dojść do wytworzenia przeciwciał neutralizujących czynnik von Willebranda (inhibitorów). Jeżeli zostaną wytworzone takie inhibitory, może się to objawiać jako niewystarczająca odpowiedź kliniczna. Takie przeciwciała mogą pojawić się w bliskim związku z reakcjami nadwrażliwości lub anafilaktycznymi. Z tego powodu wszystkich pacjentów, u których wystąpiły reakcje nadwrażliwości lub anafilaktyczne, należy poddać testom i badaniom pod kątem obecności inhibitorów.
We wszystkich takich przypadkach zaleca się kontakt ze specjalistycznym centrum leczenia hemofilii. Trombogenność
Istnieje ryzyko wystąpienia zdarzeń zakrzepowych, zwłaszcza u pacjentów ze znanymi klinicznymi lub laboratoryjnymi czynnikami ryzyka, w tym niskimi stężeniami czynnika ADAMTS13. Dlatego należy monitorować pacjentów z grupy ryzyka pod kątem wczesnych objawów przedmiotowych zakrzepicy i należy wprowadzić środki profilaktyczne przeciwko epizodom zakrzepowo-zatorowym zgodnie z bieżącymi zaleceniami i standardem opieki.
Immunogenność
Immunogenność produktu leczniczego VEYVONDI oceniano w badaniach klinicznych, monitorując powstawanie przeciwciał neutralizujących przeciwko VWF i FVIII, jak również przeciwciał wiążących przeciwko VWF, furynie, białku jajnika chomika chińskiego (CHO) i mysiej IgG. Nie zaobserwowano powstawania w trakcie leczenia przeciwciał neutralizujących przeciwko czynnikowi VWF ani przeciwciał neutralizujących przeciwko czynnikowi rFVIII. U jednego ze 132 uczestników, który w trakcie badań klinicznych otrzymał okołooperacyjnie produkt leczniczy VEYVONDI, w trakcie leczenia pojawiły się przeciwciała wiążące przeciwko VWF po zabiegu chirurgicznym, w przypadku których nie zgłoszono działań niepożądanych ani braku skuteczności hemostatycznej. Przeciwciała wiążące przeciwko zanieczyszczeniom, takim jak rekombinowana furyna, białko CHO lub mysia IgG, nie były obserwowane po leczeniu produktem leczniczym VEYVONDI.
Dzieci i młodzież
Oczekuje się, że częstość, rodzaj i nasilenie działań niepożądanych u dzieci otrzymujących produkt leczniczy VEYVONDI do leczenia krwotoków będą takie same jak w przypadku dorosłych.
Zgłaszanie podejrzewanych działań niepożądanych
Po dopuszczeniu produktu leczniczego do obrotu istotne jest zgłaszanie podejrzewanych działań niepożądanych. Umożliwia to nieprzerwane monitorowanie stosunku korzyści do ryzyka stosowania produktu leczniczego. Osoby należące do fachowego personelu medycznego powinny zgłaszać wszelkie podejrzewane działania niepożądane za pośrednictwem krajowego systemu zgłaszania wymienionego w załączniku V.
4.9 Przedawkowanie
Nie zgłaszano objawów przedawkowania czynnika von Willebranda. Zdarzenia zakrzepowo-zatorowe mogą występować w przypadku znacznego przedawkowania.
5. WŁAŚCIWOŚCI FARMAKOLOGICZNE
5.1 Właściwości farmakodynamiczne
Grupa farmakoterapeutyczna: leki przeciwkrwotoczne: czynniki krzepnięcia krwi, kod ATC: B02BD10
Mechanizm działania
Produkt leczniczy VEYVONDI to rekombinowany ludzki czynnik von Willebranda (ang. recombinant human von Willebrand factor, rVWF). Produkt leczniczy VEYVONDI zachowuje się w taki sam sposób, jak endogenny czynnik von Willebranda.
Podawanie produktu leczniczego VEYVONDI umożliwia korektę nieprawidłowości hemostatycznych u pacjentów z niedoborem czynnika von Willebranda (chorobą von Willebranda) na dwóch poziomach:
- Produkt leczniczy VEYVONDI przywraca adhezję płytek krwi do macierzy podśródbłonkowej w miejscu uszkodzenia naczynia (ponieważ wiąże się on zarówno do macierzy śródbłonka (np. kolagenu), jak i do błony płytki krwi), zapewniając podstawową hemostazę objawiającą się skróceniem czasu krwawienia. Efekt ten występuje natychmiast i wykazano, że jest w dużym stopniu zależny od poziomu polimeryzacji białka.
- Produkt leczniczy VEYVONDI powoduje opóźnioną korektę powiązanego niedoboru czynnika VIII. Podawany dożylnie produkt leczniczy VEYVONDI wiąże się z endogennym czynnikiem VIII (który jest fizjologicznie wytwarzany przez pacjenta) i, stabilizując ten czynnik, pozwala uniknąć jego szybciej degradacji. Z tego powodu skutkiem wtórnym podawania produktu leczniczego VEYVONDI jest przywrócenie stężenia FVIII:C do wartości prawidłowej. Oczekuje się, że po podaniu pierwszej infuzji stężenie czynnika FVIII:C wzrośnie powyżej 40% w ciągu 6 godzin i osiągnie wartość maksymalną w ciągu 24 godzin u większości pacjentów, zależnie od wyjściowego stężenia czynnika FVIII:C.
Produkt leczniczy VEYVONDI to czynnik rVWF, który zawiera wyjątkowo duże multimery oprócz wszystkich multimerów występujących w osoczu, ponieważ nie jest narażony na proteolizę przez czynnik ADAMTS13 w trakcie procesu wytwarzania.
Skuteczność kliniczna i bezpieczeństwo stosowania
Bezpieczeństwo kliniczne, skuteczność i dane farmakokinetyczne oceniono w 5 zakończonych badaniach klinicznych dotyczących dorosłych i dzieci z VWD (070701, 071001, 071101, 071301 i SHP677-304) oraz w jednym trwającym badaniu dotyczącym dzieci z VWD (071102). W trakcie badań klinicznych działaniu produktu leczniczego VEYVONDI poddano łącznie 144 uczestników (103 dorosłych uczestników z VWD, 29 uczestników z grupy dzieci i młodzieży z VWD oraz 12 uczestników z hemofilią A w badaniu 071104).
Europejska Agencja Leków wstrzymała obowiązek dołączania wyników badań produktu leczniczego VEYVONDI w jednej podgrupie lub większej liczbie podgrup populacji dzieci i młodzieży w leczeniu choroby von Willebranda (stosowanie u dzieci i młodzieży, patrz punkt 4.2).
5.2 Właściwości farmakokinetyczne
Farmakokinetyka (ang. pharmacokinetics, PK) produktu leczniczego VEYVONDI została określona w trzech badaniach klinicznych dotyczących osób dorosłych, oceniających stężenia VWF:RCo, antygenu czynnika von Willebranda (VWF:Ag) i aktywności wiązania kolagenu przez czynnik von Willebrand (VWF:CB) w osoczu. We wszystkich trzech badaniach uczestnicy byli oceniani w stanie bez krwawienia. Utrzymujący się wzrost stężenia czynnika FVIII:C był obserwowany sześć godzin po pojedynczej infuzji produktu leczniczego VEYVONDI.
W Tabeli 5. podsumowano farmakokinetykę produktu leczniczego VEYVONDI u osób dorosłych po infuzji 50 j.m./kg mc. VWF:RCo (PK50) lub 80 j.m./kg mc. VWF:RCo (PK80). Średni czas trwania infuzji wynosił 16,5 minuty (SD ±3,51 minuty) w przypadku dawki 50 j.m./kg mc. (PK50) i 11,8 minuty (±2,86 minuty) w przypadku dawki 80 j.m./kg mc. VWF:RCo (PK80). Tabela 5. Ocena farmakokinetyczna VWF:RCoa u osób dorosłych
| Parametr | Faza 1 PK50 VEYVONDI z oktokogiem alfag (badanie 070701) Średnia (95% CI) SD | Faza III: PK50 VEYVONDI (badanie 071001) Średnia (95% CI) SD | Faza III: PK80 VEYVONDI (badanie 071001) Średnia (95% CI) SD | Zabieg chirurgiczny: PK50 VEYVONDI (badanie 071101) Średnia (95% CI) SD |
| T1/2b | 19,3 (14,3; 24,3) 10,99 | 22,6 (19,5; 25,7) 5,34 | 19,1 (16,7; 21,5) 4,32 | 17,8 (12,9; 22,8) 7,34 |
| Clc | 0,04 (0,03; 0,05) 0,028 | 0,02 (0,02; 0,03) 0,005 | 0,03 (0,02; 0,03) 0,009 | 0,03 (0,02; 0,04) 0,011 |
| IR przy Cmaks.d | 1,7 (1,4; 2,0) 0,62 | 1,9 (1,6; 2,1) 0,41 | 2,0 (1,7; 2,2) 0,39 | 2,0 (1,7; 2,3) 0,45 |
| AUC0-infe | 1541,4 (1295,7; 1787,2) 554,31 | 2105,4 (1858,6; 2352,3) 427,51 | 2939,0 (2533,2; 3344,8) 732,72 | 1834,4 (1259,0; 2409,7) 856,45 |
| AUC0-inf/ dawkęf | 33,4 (27,2; 39,5) 13,87 | 42,1 (37,3; 46,9) 8,31 | 36,8 (31,8; 41,8) 8,97 | 37,5 (25,3; 49,7) 18,14 |
a [Zastosowano oznaczenia VWF:RCo o różnej czułości i zakresach roboczych: faza I: oznaczenie automatyczne 0,08–1,50 j.m./ml i czułe oznaczenie ręczne 0,01–0,08 j.m./ml; faza III: oznaczenie automatyczne 0,08–1,50 j.m./ml] b [godz.]
c [dl/kg mc./godzinę]
d [(j.m./dl)/(j.m. VWF:RCo/kg mc.)]
e [(godz.*j.m./dl)]
f [(godz.*j.m./dl)/(j.m. VWF:RCo/kg mc.)]
g Badanie to zostało przeprowadzone przy użyciu produktu leczniczego ADVATE, rekombinowanego czynnika VIII
Analiza badawcza połączonych danych z badań 070701 oraz 071001 wskazywały statystycznie istotny (na poziomie 5%) dłuższy średni czas przebywania w organizmie, statystycznie istotny (na poziomie 5%) dłuższy końcowy okres półtrwania i statystycznie istotną (na poziomie 5%) dłuższą wartość AUC0-inf dotyczącą VWF:RCo po podaniu VEYVONDI (50 j.m./kg mc. VWF:RCo) oraz skojarzonym podaniu produktu leczniczego VEYVONDI oraz oktokog alfa (50 j.m./kg mc. VWF:RCo i 38,5 j.m./kg mc. rFVIII) niż po podaniu pdVWF i uzyskanego z osocza czynnika VIII (pdFVIII) (50 j.m./kg mc. pdVWF:RCo oraz 38,5 j.m./kg mc. pdFVIII).
Ponadto przeprowadzono pełną ocenę farmakokinetyki produktu leczniczego VEYVONDI – po podaniu jednorazowym i wielokrotnym w badaniu 071301, w ramach którego oceniano długoterminowe leczenie profilaktyczne u 23 dorosłych uczestników z ciężką postacią VWD (typu 1: N=3, typu 2A: N=1, typu 2B: N=1, typu 3: N=18). Ustalone na podstawie tych ocen parametry farmakokinetyczne potwierdziły wyniki wcześniejszych badań (patrz Tabela 5 powyżej), a porównanie statystyczne najważniejszych parametrów farmakokinetycznych VWF pomiędzy momentem rozpoczęcia leczenia profilaktycznego a jego 12. tygodniem nie wykazały żadnych istotnych różnic.
Dane farmakokinetyczne dotyczące VWF (N=134) zebrane w ramach 6 badań poddano ocenie z wykorzystaniem modelowania i symulacji farmakokinetyki populacyjnej. Uzyskane wyniki potwierdziły, że farmakokinetyka VWF:RCo jest niezależna zarówno od dawki (zakres: od 2,0 j.m./kg do 80 j.m./kg), jak i czasu (maksymalnie 4,3 roku). Ocena współzmiennych nie wykazała klinicznie istotnego wpływu płci, rasy i typu VWD na farmakokinetykę VWF:RCo; za istotne współzmienne uznano masę ciała i wiek.
Dzieci i młodzież
Oszacowano dane farmakokinetyczne (PK) dotyczące VWF u 24 pacjentów z grupy dzieci i młodzieży z VWD, z wykorzystaniem modelowania farmakokinetyki populacyjnej z użyciem pobieranych pojedynczo próbek PK zebranych podczas badania pediatrycznego w trzech grupach wiekowych (wiek poniżej 6 lat [N=5], wiek od 6 lat do poniżej 12 lat [N=10] i wiek od 12 lat do poniżej 18 lat [N=9]), po otrzymaniu pojedynczej infuzji 50 ± 5 j.m./kg rVWF:RCo (patrz Tabela 6). Tabela 6. Ocena farmakokinetyczna VWF:RCo u pacjentów z grupy dzieci i młodzieżya
| Parametr | PK50 VEYVONDI (badanie 071102) Średnia (95% CI) SD | |||
| Zakres wieku | < 6 lat (n=5) | od 6 lat do < 12 lat (n=10) | od 12 lat do < 18 lat (n=9) | Łącznie (n=24) |
| T1/2b | 12,4 (9,91; 15,0) 2,90 | 14,5 (13,6; 15,4) 1,47 | 15,1 (14,2; 16,1) 1,50 | 14,3 (13,5; 15,1) 2,03 |
| Clc | 0,082 (0,047; 0,118) 0,041 | 0,051 (0,041; 0,061) 0,016 | 0,043 (0,038; 0,048) 0,007 | 0,055 (0,045; 0,065) 0,025 |
| IR przy Cmaks.d | 1,25 (0,92; 1,58) 0,378 | 1,54 (1,30; 1,77) 0,378 | 1,58 (1,43; 1,72) 0,225 | 1,49 (1,36; 1,63) 0,339 |
| AUC0-infe | 1 260 (690; 1 840) 654 | 1 630 (1 080; 2 170) 882 | 1 600 (1 140; 2 060) 704 | 1 540 (1 240; 1 840) 757 |
| AUC0-inf/dawkęf | 25,6 (14,4; 36,9) 12,8 | 32,5 (21,3; 43,7) 18,1 | 32,6 (23,2; 41,9) 14,3 | 31,1 (25,0; 37,2) 15,3 |
a Dane odpowiadają 4 próbkom PK pobieranym pojedynczo od każdego uczestnika podczas badania pediatrycznego 071102 oraz wynikom modelowania farmakokinetyki populacyjnej b [godz.]
c [dl/kg mc./godzinę]
d [(j.m./dl)/(j.m. VWF:RCo/kg mc.)]
e [(godz.*j.m./dl)]
f [(godz.*j.m./dl)/(j.m. VWF:RCo/kg mc.)]
5.3 Przedkliniczne dane o bezpieczeństwie
Dane niekliniczne, wynikające z konwencjonalnych badań farmakologicznych dotyczących bezpieczeństwa, badań toksyczności po podaniu wielokrotnym, genotoksyczności, rakotwórczości oraz toksycznego wpływu na rozród i rozwój potomstwa, nie ujawniają szczególnego zagrożenia dla człowieka.
Nie prowadzono badań dotyczących rakotwórczości ani wpływu na upośledzenie płodności i rozwój płodowy. W modelu ex vivo perfuzji ludzkiego łożyska wykazano, że produkt leczniczy VEYVONDI nie przenika przez barierę łożyska ludzkiego.
6. DANE FARMACEUTYCZNE
6.1 Wykaz substancji pomocniczych
Proszek
Sodu cytrynian (E 331)
Glicyna (E 640)
Trehaloza dwuwodna
Mannitol (E 421)
Polisorbat 80 (E 433)
Rozpuszczalnik
Woda do wstrzykiwań
6.2 Niezgodności farmaceutyczne
Nie mieszać tego produktu leczniczego z innymi produktami leczniczymi, oprócz wymienionych w punkcie 6.6.
6.3 Okres ważności
Nieotwarta fiolka
3 lata.
Okres ważności po rekonstytucji:
Przygotowany roztwór zachowuje stabilność chemiczną i fizyczną do 3 godzin w temperaturze 25°C. Z mikrobiologicznego punktu widzenia produkt należy zużyć natychmiast. Jeśli nie zostanie zużyty od razu, za warunki i czas przechowywania do momentu zastosowania odpowiada osoba podająca lek.
6.4 Specjalne środki ostrożności podczas przechowywania
Proszek
Przechowywać w temperaturze poniżej 30°C.
Nie zamrażać.
Przechowywać w oryginalnym opakowaniu w celu ochrony przed światłem.
Po rekonstytucji
Warunki przechowywania produktu leczniczego po rekonstytucji, patrz punkt 6.3.
6.5 Rodzaj i zawartość opakowania
VEYVONDI 650 j.m. proszek i rozpuszczalnik do sporządzania roztworu do wstrzykiwań
Każde opakowanie zawiera:
- proszek we fiolce (ze szkła typu I) z korkiem z gumy butylowej.
- 5 ml rozpuszczalnika we fiolce (ze szkła typu I) z korkiem (z gumy chlorobutylowej lub bromobutylowej)
- jeden przyrząd do rekonstytucji leku (Mix2Vial).
VEYVONDI 1 300 j.m. proszek i rozpuszczalnik do sporządzania roztworu do wstrzykiwań
Każde opakowanie zawiera:
- proszek we fiolce (ze szkła typu I) z korkiem z gumy butylowej.
- 10 ml rozpuszczalnika we fiolce (ze szkła typu I) z korkiem (z gumy bromobutylowej) - jeden przyrząd do rekonstytucji leku (Mix2Vial).
6.6 Specjalne środki ostrożności dotyczące usuwania i przygotowania produktu leczniczego do
stosowania
Instrukcje ogólne
Przed przygotowaniem należy sprawdzić termin ważności i upewnić się, że proszek
VEYVONDI i woda do wstrzykiwań (rozpuszczalnik) mają temperaturę pokojową. Nie stosować po upływie terminu ważności zamieszczonego na etykietach i opakowaniu kartonowym.
Podczas rekonstytucji stosować technikę aseptyczną (czystą i wolną od drobnoustrojów)
i płaską powierzchnię roboczą. Umyć ręce i założyć czyste rękawiczki do badań (zastosowanie rękawiczek jest opcjonalne).
- Rekonstytuowany produkt (po wymieszaniu proszku z dołączoną wodą) należy użyć jak najszybciej, w ciągu trzech godzin. Rekonstytuowany produkt należy przechowywać w temperaturze pokojowej nieprzekraczającej 25°C przez maksymalnie trzy godziny. - Przed przygotowaniem należy upewnić się, że fiolka z proszkiem VEYVONDI i woda do wstrzykiwań (rozpuszczalnik) mają temperaturę pokojową.
- W przypadku tego produktu należy używać plastikowych strzykawek, ponieważ białka w produkcie mają tendencje do przylegania do powierzchni szklanych strzykawek. - Nie mieszać produktu leczniczego VEYVONDI z innymi produktami leczniczymi z wyjątkiem oktokogu alfa (ADVATE).
Instrukcja rekonstytucji i stosowania
| Kroki | Przykładowa ilustracja | |||||||
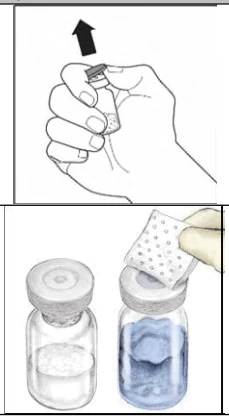
| 1 | Zdjąć zatyczki z fiolki z proszkiem VEYVONDI i fiolki z rozpuszczalnikiem, aby odsłonić środek gumowych korków. | |||||||
| 2 | Zdezynfekować każdy korek oddzielnym jałowym wacikiem nasączonym alkoholem (lub innym odpowiednim jałowym roztworem sugerowanym przez lekarza lub ośrodek leczenia hemofilii), przecierając korek przez kilka sekund. Umożliwić wyschnięcie gumowego korka. Umieścić fiolki na płaskiej powierzchni. | |||||||
| 3 | Otworzyć opakowanie przyrządu Mix2Vial poprzez całkowite oderwanie wieczka bez dotykania wnętrza opakowania. Nie wyjmować przyrządu Mix2Vial z opakowania. | Nd. | ||||||
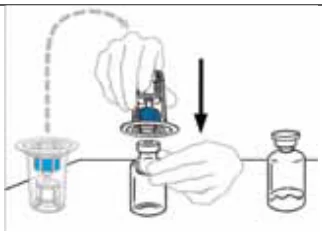
| 4 | Odwrócić do góry dnem opakowanie z przyrządem Mix2Vial i umieścić je nad górną częścią fiolki z rozpuszczalnikiem. Mocno wcisnąć niebieski, plastikowy kolec przyrządu przez środek korka fiolki z rozpuszczalnikiem, dociskając pionowo w dół. Chwycić opakowanie za krawędzie i zdjąć z przyrządu Mix2Vial. Należy zachować ostrożność, aby nie dotknąć przezroczystego plastikowego kolca. Fiolka z rozpuszczalnikiem ma teraz podłączony przyrząd Mix2Vial i jest gotowa do połączenia z fiolką z produktem leczniczym VEYVONDI. | |||||||
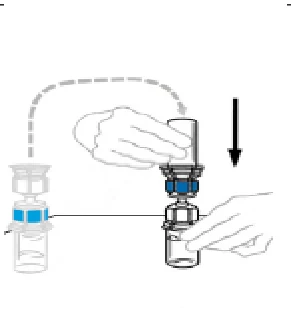
| 5 | Aby podłączyć fiolkę z rozpuszczalnikiem do fiolki z produktem leczniczym VEYVONDI, należy obrócić fiolkę z rozpuszczalnikiem i umieścić na górze fiolki zawierającej proszek VEYVONDI. Całkowicie wcisnąć przezroczysty, plastikowy kolec w korek fiolki z produktem leczniczym VEYVONDI, mocno dociskając pionowo w dół. Należy to zrobić niezwłocznie, aby zachować jałowość cieczy. Pod wpływem podciśnienia rozpuszczalnik przepłynie do fiolki z produktem leczniczym VEYVONDI. Sprawdzić, czy cały rozpuszczalnik został przeniesiony. Nie używać, gdy utracono podciśnienie i rozpuszczalnik nie przepłynął do fiolki z produktem leczniczym VEYVONDI. | |||||||
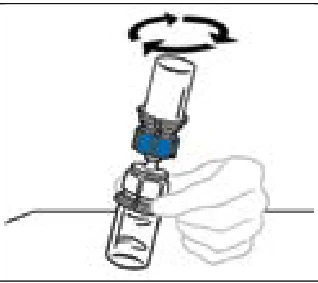
| 6 | Delikatnie i ciągle obracać połączone fiolki lub odstawić rekonstytuowany produkt na 5 minut, a następnie delikatnie wymieszać ruchem obrotowym w celu upewnienia się, że proszek jest całkowicie rozpuszczony. Nie wstrząsać. Wstrząsanie wpłynie niekorzystnie na produkt. Po rekonstytucji nie umieszczać w lodówce. | |
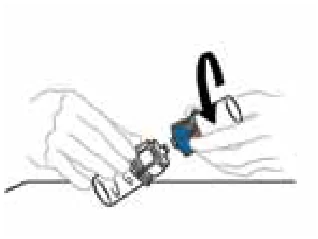
| 7 | Odłączyć obie strony przyrządu Mix2Vial od siebie, trzymając jedną ręką za przezroczystą plastikową stronę przyrządu Mix2Vial podłączoną do fiolki z produktem leczniczym VEYVONDI, a drugą ręką niebieską plastikową stronę przyrządu Mix2Vial podłączoną do fiolki z rozpuszczalnikiem. Obracać niebieską plastikową stronę w kierunku przeciwnym do ruchu wskazówek zegara i delikatnie odciągnąć od siebie dwie fiolki. Nie dotykać końca plastikowego złącza przyłączonego do fiolki zawierającej rozpuszczony produkt leczniczy VEYVONDI. Umieścić fiolkę z produktem leczniczym VEYVONDI na płaskiej powierzchni roboczej. Wyrzucić pustą fiolkę po rozpuszczalniku. | |
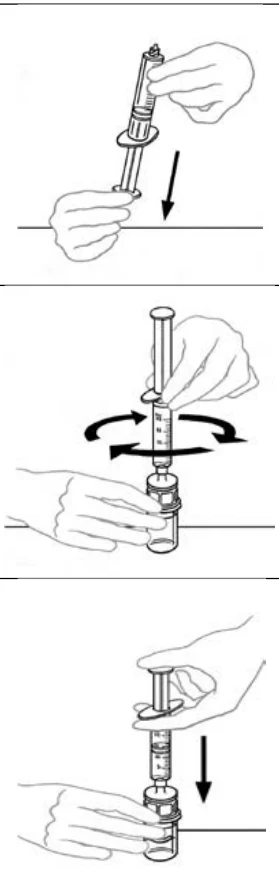
| 8 | Pobrać powietrze do pustej, jałowej, plastikowej jednorazowej strzykawki, odciągając tłoczek. Ilość powietrza powinna być równa ilość rekonstytuowanego produktu leczniczego VEYVONDI, który zostanie pobrany z fiolki. | |
| 9 | Pozostawiając fiolkę produktu leczniczego VEYVONDI (zawierającą rekonstytuowany produkt) na płaskiej powierzchni roboczej, podłączyć strzykawkę do przezroczystego, plastikowego złącza i obrócić strzykawkę w kierunku zgodnym z ruchem wskazówek zegara. | |
| 10 | Trzymając fiolkę jedną ręką, drugą ręką wtłoczyć całe powietrze ze strzykawki do fiolki. |
| 11 | Odwrócić podłączoną strzykawkę i fiolkę z produktem leczniczym VEYVONDI w taki sposób, aby fiolka znajdowała się na górze. Należy upewnić się, że tłoczek strzykawki jest wciśnięty. Pobrać produkt leczniczy VEYVONDI do strzykawki, powoli odciągając tłoczek. | |
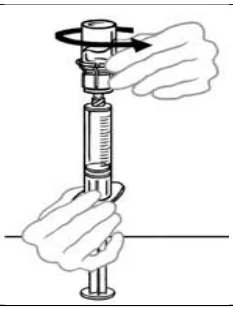
| 12 | Nie należy wtłaczać i wciągać roztworu między strzykawką i fiolką (tam i z powrotem). Może to spowodować pogorszenie jakości produktu leczniczego. Po przygotowaniu do infuzji odłączyć strzykawkę, obracając ją w kierunku przeciwnym do ruchu wskazówek zegara. Sprawdzić wzrokowo strzykawkę pod kątem obecności cząstek stałych; roztwór powinien być przezroczysty i bezbarwny. Jeżeli widoczne są płatki lub cząstki stałe, nie używać roztworu i powiadomić lekarza. | |
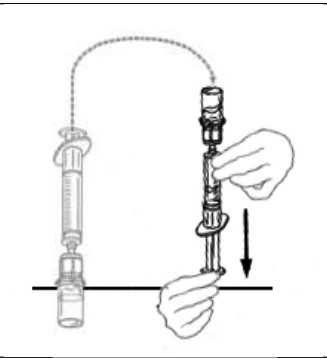
| 13 | Jeżeli do przygotowania dawki potrzebna jest więcej niż jedna fiolka produktu leczniczego VEYVONDI:
| |
| 14 | Zawartość dwóch fiolek może być pobrana do jednej strzykawki. UWAGA: Podczas wtłaczania powietrza do drugiej fiolki z produktem leczniczym VEYVONDI, która ma być połączona w jednej strzykawce, ustawić fiolkę i podłączoną strzykawkę tak, aby fiolka znajdowała się na górze. |
 Instrukcje podawania
Przed podaniem należy sprawdzić przygotowany roztwór w strzykawce pod kątem obecności cząstek stałych i zmiany zabarwienia (roztwór powinien być przezroczysty, bezbarwny i wolny od cząstek stałych). Niekiedy w fiolce z produktem po rekonstytucji może pozostać kilka płatków lub cząstek. Filtr dołączony do przyrządu Mix2Vial całkowicie usuwa te cząstki. Filtracja nie ma wpływu na obliczenia dawki. Roztwór w strzykawce nie powinien być stosowany, jeżeli po filtracji jest mętny lub zawiera płatki bądź cząstki stałe.
- 1.
Przymocować igłę infuzyjną do strzykawki zawierającej roztwór produktu leczniczego
VEYVONDI. Dla wygody preferowany jest zestaw infuzyjny ze skrzydełkami (motylkowy). Skierować igłę do góry i usunąć ewentualne pęcherzyki powietrza, delikatnie opukując strzykawkę palcem i powoli oraz ostrożnie wypchnąć powietrze ze strzykawki i igły.
- 2. Założyć opaskę uciskową i przygotować miejsce infuzji, przecierając dobrze skórę jałowym wacikiem nasączonym alkoholem (lub innym odpowiednim jałowym roztworem sugerowanym przez lekarza lub ośrodek leczenia hemofilii).
- 3.
Wprowadzić igłę do żyły i zdjąć opaskę uciskową. Powoli prowadzić infuzję produktu leczniczego VEYVONDI. Nie wykonywać infuzji z szybkością większą niż 4 ml na minutę. Odłączyć pustą strzykawkę. Jeżeli dawka przepisana pacjentowi wymaga użycia wielu strzykawek, przymocować i podawać po jednej dodatkowej strzykawce produktu leczniczego VEYVONDI w tym samym czasie.
Uwaga:
Nie zdejmować igły motylkowej do momentu przeprowadzenia infuzji ze wszystkich strzykawek i nie dotykać portu Luer łączącego ze strzykawką.
Jeżeli przepisano rekombinowany czynnik VIII, podać rekombinowany czynnik VIII w ciągu 10 minut po zakończeniu infuzji produktu leczniczego VEYVONDI.
- 4. Usunąć igłę z żyły i użyć jałowego gazika, aby ucisnąć przez kilka minut miejsce infuzji.
Jeżeli wymagane są duże objętości produktu leczniczego VEYVONDI, możliwe jest połączenie ze sobą dwóch fiolek produktu leczniczego VEYVONDI. Zawartość każdego rekonstytuowanego produktu leczniczego VEYVONDI można pobrać do jednej strzykawki. Jednak w takich przypadkach wstępnie przygotowany roztwór produktu leczniczego VEYVONDI nie powinien być dodatkowo rozcieńczany.
Roztwór powinien być powoli podawany dożylnie (patrz punkt 4.2) z szybkością nieprzekraczającą 4 ml/min.
Nie nakładać ponownie nasadki na igłę. Umieścić igłę, strzykawkę i puste fiolki po produkcie leczniczym VEYVONDI oraz po rozpuszczalniku w pojemniku o twardych ściankach na ostre przedmioty w celu prawidłowej utylizacji. Nie utylizować tych materiałów ze zwykłymi odpadami z gospodarstwa domowego.
Wszelkie niewykorzystane resztki produktu leczniczego lub jego odpady należy usunąć zgodnie z lokalnymi przepisami.
7. PODMIOT ODPOWIEDZIALNY POSIADAJĄCY POZWOLENIE NA DOPUSZCZENIE DO OBROTU
Baxalta Innovations GmbH
Industriestrasse 67
1221 Wiedeń
Austria
medinfoEMEA@takeda.com
8. NUMERY POZWOLEŃ NA DOPUSZCZENIE DO OBROTU
EU/1/18/1298/001
EU/1/18/1298/002
9. DATA WYDANIA PIERWSZEGO POZWOLENIA NA DOPUSZCZENIE DO OBROTU
I DATA PRZEDŁUŻENIA POZWOLENIA
Data wydania pierwszego pozwolenia na dopuszczenie do obrotu: 31 sierpnia 2018 r. Data ostatniego przedłużenia pozwolenia: 23 czerwca 2023 r.
10. DATA ZATWIERDZENIA LUB CZĘŚCIOWEJ ZMIANY TEKSTU
CHARAKTERYSTYKI PRODUKTU LECZNICZEGO
Szczegółowe informacje o tym produkcie leczniczym są dostępne na stronie internetowej Europejskiej Agencji Leków https://www.ema.europa.eu.
Więcej informacji o leku Veyvondi