


Charakterystyka produktu leczniczego - Skyrizi
Skyrizi 150 mg roztwór do wstrzykiwań we wstrzykiwaczu półautomatycznym napełnionym Skyrizi 150 mg roztwór do wstrzykiwań w ampułko-strzykawceSkyrizi 75 mg roztwór do wstrzykiwań w ampułko-strzykawce
1. NAZWA PRODUKTU LECZNICZEGO
Skyrizi 150 mg roztwór do wstrzykiwań we wstrzykiwaczu półautomatycznym napełnionym Skyrizi 150 mg roztwór do wstrzykiwań w ampułko-strzykawce
Skyrizi 75 mg roztwór do wstrzykiwań w ampułko-strzykawce
2. SKŁAD JAKOŚCIOWY I ILOŚCIOWY
Skyrizi 150 mg roztwór do wstrzykiwań we wstrzykiwaczu półautomatycznym napełnionym
Każdy wstrzykiwacz półautomatyczny napełniony zawiera 150 mg ryzankizumabu w 1 ml roztworu.
Skyrizi 150 mg roztwór do wstrzykiwań w ampułko-strzykawce
Każda ampułko-strzykawka zawiera 150 mg ryzankizumabu w 1 ml roztworu.
Skyrizi 75 mg roztwór do wstrzykiwań w ampułko-strzykawce
Każda ampułko-strzykawka zawiera 75 mg ryzankizumabu w 0,5 ml roztworu.
Ryzankizumab jest humanizowanym przeciwciałem monoklonalnym należącym do podklasy 1 immunoglobuliny typu G (IgG1), wytworzonym w komórkach jajnika chomika chińskiego z wykorzystaniem techniki rekombinacji DNA.
Substancje pomocnicze o znanym działaniu
Ten produkt leczniczy zawiera 0,2 mg polisorbatu 20 w każdej dawce 150 mg.
Pełny wykaz substancji pomocniczych, patrz punkt 6.1.
3. POSTAĆ FARMACEUTYCZNA
Roztwór do wstrzykiwań (wstrzyknięcie)
Roztwór jest bezbarwny do żółtego i przezroczysty do lekko opalizującego.
4. SZCZEGÓŁOWE DANE KLINICZNE
4.1 Wskazania do stosowania
Łuszczyca plackowata u dorosłych
Produkt leczniczy Skyrizi jest wskazany w leczeniu umiarkowanej do ciężkiej łuszczycy plackowatej u osób dorosłych, które kwalifikują się do leczenia ogólnego.
Łuszczyca plackowata u dzieci i młodzieży
Produkt leczniczy Skyrizi jest wskazany w leczeniu umiarkowanej do ciężkiej łuszczycy plackowatej u dzieci i młodzieży w wieku od 6 lat, którzy kwalifikują się do leczenia ogólnego.
Łuszczycowe zapalenie stawów
Produkt leczniczy Skyrizi w monoterapii lub w skojarzeniu z metotreksatem (MTX) jest wskazany w leczeniu czynnego łuszczycowego zapalenia stawów u osób dorosłych, u których odpowiedź na
jeden lub więcej leków modyfikujących przebieg choroby (ang. disease-modifying anti-rheumatic drugs, DMARDs) jest niewystarczająca lub które nie tolerują takiego leczenia.
4.2 Dawkowanie i sposób podawania
Niniejszy produkt leczniczy jest przeznaczony do stosowania zgodnie z zaleceniami i pod nadzorem lekarza mającego doświadczenie w rozpoznawaniu i leczeniu chorób, w których wskazany jest produkt leczniczy Skyrizi.
Dawkowanie
Łuszczyca plackowata u dorosłych
Zalecana dawka dla pacjentów dorosłych to 150 mg podawane we wstrzyknięciach podskórnych w tygodniu 0. i w tygodniu 4., a następnie co 12 tygodni (dwa wstrzyknięcia dawki 75 mg w ampułko-strzykawce lub jedno wstrzyknięcie dawki 150 mg we wstrzykiwaczu półautomatycznym napełnionym lub w ampułko-strzykawce).
Łuszczyca plackowata u dzieci i młodzieży (w wieku od 6 do poniżej 18 lat)
Zalecana dawka dla dzieci i młodzieży jest ustalana na podstawie masy ciała (Tabela 1) i podawana we wstrzyknięciach podskórnych w tygodniu 0. i w tygodniu 4., a następnie co 12 tygodni.
Tabela 1. Zalecana dawka w łuszczycy plackowatej u dzieci i młodzieży
| Masa ciała w momencie dawkowania | Zalecana dawka |
| <40 kg | 55 mg (podawane jako jedno wstrzyknięcie dawki 55 mg w ampułko-strzykawce)* |
| ≥40 kg | 150 mg (podawane jako dwa wstrzyknięcia dawki 75 mg w ampułko-strzykawce lub jedno wstrzyknięcie dawki 150 mg we wstrzykiwaczu półautomatycznym napełnionym lub w ampułko-strzykawce) |
*Dla dzieci i młodzieży o masie ciała poniżej 40 kg należy zapoznać się z Charakterystyką Produktu Leczniczego Skyrizi ampułko-strzykawka w dawce 55 mg.
Łuszczycowe zapalenie stawów
Zalecana dawka to 150 mg podawane we wstrzyknięciach podskórnych w tygodniu 0. i w tygodniu 4., a następnie co 12 tygodni (dwa wstrzyknięcia dawki 75 mg w ampułko-strzykawce lub jedno wstrzyknięcie dawki 150 mg we wstrzykiwaczu półautomatycznym napełnionym lub w ampułko-strzykawce).
W przypadku powyższych wskazań należy rozważyć zaprzestanie leczenia u pacjentów, którzy nie wykazali odpowiedzi po 16 tygodniach leczenia. U niektórych pacjentów z łuszczycą plackowatą z początkową częściową odpowiedzią na leczenie może następnie wystąpić poprawa, gdy leczenie jest kontynuowane dłużej niż przez 16 tygodni.
Pominięcie podania dawki
W przypadku pominięcia dawki, należy ją podać jak najszybciej. Kolejną dawkę należy podać w ustalonym pierwotnie czasie.
Specjalne populacje
Pacjenci w podeszłym wieku
Nie jest konieczne dostosowanie dawki (patrz punkt 5.2).
Zaburzenia czynności nerek lub wątroby
Nie przeprowadzono badań w celu oceny wpływu zaburzeń czynności wątroby lub nerek na farmakokinetykę ryzankizumabu. Ogólnie, nie oczekuje się, aby te zaburzenia miały istotny wpływ na farmakokinetykę przeciwciał monoklonalnych i nie uważa się, aby konieczne było dostosowanie dawki (patrz punkt 5.2).
Dzieci i młodzież
Nie określono bezpieczeństwa stosowania ani skuteczności ryzankizumabu u dzieci i młodzieży z łuszczycowym zapaleniem stawów w wieku poniżej 18 lat. Dane nie są dostępne.
Nie jest właściwe stosowanie ryzankizumabu w leczeniu umiarkowanej do ciężkiej łuszczycy plackowatej u dzieci w wieku poniżej 6 lat lub łuszczycowego zapalenia stawów u dzieci w wieku poniżej 5 lat.
Pacjenci z nadwagą
Nie jest konieczne dostosowanie dawki (patrz punkt 5.2).
Sposób podawania
Produkt leczniczy Skyrizi podaje się we wstrzyknięciu podskórnym.
Wstrzyknięcie musi być podane w udo lub brzuch. Pacjenci nie powinni wykonywać wstrzyknięć w okolicach, gdzie występuje bolesność skóry, siniaki, zaczerwienienie, stwardnienie lub zmiany łuszczycowe.
Po odpowiednim przeszkoleniu zapoznającym z techniką podskórnego wstrzykiwania, pacjenci mogą samodzielnie wstrzykiwać sobie produkt leczniczy Skyrizi. U dzieci i młodzieży w wieku od 10 do poniżej 18 lat zaleca się podawanie produktu leczniczego Skyrizi przez osobę dorosłą lub pod jej nadzorem. U dzieci w wieku od 6 do poniżej 10 lat produkt leczniczy Skyrizi powinna podawać osoba dorosła. Należy poinformować pacjentów o konieczności zapoznania się z „Instrukcją użycia leku” w ulotce dołączonej do opakowania przed podaniem produktu.
Wstrzyknięcia produktu leczniczego Skyrizi w górną zewnętrzną powierzchnię ramienia może wykonywać wyłącznie personel medyczny lub opiekun pacjenta.
Skyrizi 75 mg roztwór do wstrzykiwań w ampułko-strzykawce
Aby podać pełną dawkę 150 mg, należy wstrzyknąć zawartość dwóch ampułko-strzykawek. Oba wstrzyknięcia muszą być wykonane w różnych częściach ciała.
4.3 Przeciwwskazania
Nadwrażliwość na substancję czynną lub na którąkolwiek substancję pomocniczą wymienioną w punkcie 6.1.
Istotne klinicznie czynne zakażenia (np. czynna gruźlica, patrz punkt 4.4).
4.4 Specjalne ostrzeżenia i środki ostrożności dotyczące stosowania
Identyfikowalność
W celu poprawienia identyfikowalności biologicznych produktów leczniczych należy czytelnie zapisać nazwę i numer serii podawanego produktu.
Zakażenia
Ryzankizumab może zwiększać ryzyko zakażenia.
U pacjentów z przewlekłym zakażeniem, nawracającymi zakażeniami w wywiadzie lub znanymi czynnikami ryzyka zakażenia należy zachować ostrożność podczas stosowania ryzankizumabu. Nie należy rozpoczynać leczenia ryzankizumabem u pacjentów z jakimkolwiek istotnym klinicznie czynnym zakażeniem do czasu jego wyleczenia lub do czasu wdrożenia odpowiedniego leczenia.
Pacjentów leczonych ryzankizumabem należy poinformować o konieczności zgłoszenia się do lekarza w przypadku pojawienia się objawów przedmiotowych lub podmiotowych istotnego klinicznie przewlekłego lub ostrego zakażenia. Jeśli u pacjenta wystąpi takie zakażenie lub nie ma odpowiedzi na standardowe leczenie zakażenia, pacjent powinien być ściśle monitorowany, a ryzankizumabu nie należy podawać aż do momentu ustąpienia objawów zakażenia.
Gruźlica
Przed rozpoczęciem leczenia ryzankizumabem, pacjentów należy poddać badaniom w celu wykluczenia zakażenia gruźlicą. Pacjentów otrzymujących ryzankizumab należy monitorować, aby ustalić, czy nie występują u nich objawy przedmiotowe i podmiotowe czynnej gruźlicy. Przed rozpoczęciem podawania ryzankizumabu należy rozważyć zastosowanie terapii przeciwgruźliczej u pacjentów z utajoną lub czynną gruźlicą w wywiadzie, u których nie można potwierdzić właściwie przeprowadzonego leczenia.
Szczepienia
Przed rozpoczęciem leczenia ryzankizumabem należy rozważyć przeprowadzenie wszystkich właściwych szczepień zgodnie z obowiązującymi zaleceniami odnośnie szczepień. Jeśli pacjent otrzymał żywą szczepionkę (wirusową lub bakteryjną) zaleca się, aby zaczekać co najmniej 4 tygodnie przed rozpoczęciem leczenia ryzankizumabem. Pacjenci leczeni ryzankizumabem nie powinni otrzymywać żywych szczepionek w trakcie leczenia i przez co najmniej 21 tygodni po jego zakończeniu (patrz punkt 5.2).
Reakcje nadwrażliwości
Podczas stosowania ryzankizumabu zgłaszano ciężkie reakcje nadwrażliwości, w tym anafilaksję (patrz punkt 4.8). W przypadku wystąpienia ciężkiej reakcji nadwrażliwości należy natychmiast przerwać podawanie ryzankizumabu i rozpocząć właściwe leczenie.
Substancje pomocnicze o znanym działaniu
Polisorbat
Ten produkt leczniczy zawiera 0,2 mg polisorbatu 20 w każdej dawce 150 mg. Polisorbaty mogą powodować reakcje alergiczne.
Sód
Ten produkt leczniczy zawiera mniej niż 1 mmol (23 mg) sodu w dawce 150 mg to znaczy produkt leczniczy uznaje się za „wolny od sodu”.
4.5 Interakcje z innymi produktami leczniczymi i inne rodzaje interakcji
Nie oczekuje się, aby ryzankizumab był metabolizowany przez enzymy wątrobowe lub wydalany przez nerki. Nie oczekuje się interakcji pomiędzy ryzankizumabem a inhibitorami, induktorami lub substratami enzymów metabolizujących produkty lecznicze i nie ma konieczności dostosowania dawki (patrz punkt 5.2).
Równoczesne stosowanie terapii immunosupresyjnej lub fototerapii
Nie oceniano bezpieczeństwa stosowania i skuteczności ryzankizumabu w skojarzeniu z lekami immunosupresyjnymi, w tym z produktami biologicznymi lub fototerapią.
4.6 Wpływ na płodność, ciążę i laktację
Kobiety w wieku rozrodczym
Kobiety w wieku rozrodczym powinny stosować skuteczną metodę zapobiegania ciąży w trakcie leczenia i przez co najmniej 21 tygodni po jego zakończeniu.
Ciąża
Brak danych lub istnieją tylko ograniczone dane (mniej niż 300 kobiet w ciąży) dotyczące stosowania ryzankizumabu u kobiet w okresie ciąży. Badania na zwierzętach nie wykazały bezpośredniego ani pośredniego szkodliwego wpływu na reprodukcję. W celu zachowania ostrożności zaleca się unikanie stosowania ryzankizumabu w okresie ciąży.
Karmienie piersią
Nie wiadomo, czy ryzankizumab przenika do mleka ludzkiego. Wiadomo, że ludzkie immunoglobuliny typu G (IgG) przenikają do mleka matki w ciągu pierwszych kilku dni po porodzie, a wkrótce potem ich stężenie się obniża. W konsekwencji, w tym krótkim okresie nie można wykluczyć ryzyka dla karmionego piersią niemowlęcia. Należy podjąć decyzję, czy przerwać leczenie ryzankizumabem lub go nie stosować, biorąc pod uwagę korzyści karmienia piersią dla dziecka i korzyści leczenia ryzankizumabem dla kobiety.
Płodność
Nie badano wpływu ryzankizumabu na płodność u ludzi. Badania na zwierzętach nie wykazały bezpośredniego ani pośredniego szkodliwego wpływu na płodność.
4.7 Wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn
Ryzankizumab nie ma wpływu lub wywiera nieistotny wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn.
4.8 Działania niepożądane
Podsumowanie profilu bezpieczeństwa stosowania
Najczęściej zgłaszanymi działaniami niepożądanymi były zakażenia górnych dróg oddechowych (13,0% w łuszczycy).
Tabelaryczny wykaz działań niepożądanych
Wykaz działań niepożądanych ryzankizumabu ustalono na podstawie danych z badań klinicznych (Tabela 2) przedstawiono zgodnie z klasyfikacją układów i narządów MedDRA i częstością występowania: bardzo często (≥ 1/10), często (≥ 1/100 do < 1/10), niezbyt często (≥ 1/1 000 do
< 1/100), rzadko (≥ 1/10 000 do < 1/1 000), bardzo rzadko (< 1/10 000) i częstość nieznana (nie może być określona na podstawie dostępnych danych). W każdej grupie częstości działań niepożądanych przedstawiono zgodnie ze zmniejszającym się stopniem ciężkości.
Tabela 2: Wykaz działań niepożądanych
| Klasyfikacja układów i narządów | Częstość występowania | Działania niepożądane |
| Zakażenia i zarażenia pasożytnicze | Bardzo często | Zakażenia górnych dróg oddechowycha |
| Często | Grzybica dermatofitowab | |
| Niezbyt często | Zapalenie mieszków włosowych | |
| Zaburzenia układu immunologicznego | Rzadko | Anafilaksja |
| Zaburzenia układu nerwowego | Często | Ból głowyc |
| Zaburzenia skóry i tkanki podskórnej | Często | Świąd Wysypka Wyprysk |
| Niezbyt często | Pokrzywka | |
| Zaburzenia ogólne i stany w miejscu podania | Często | Uczucie zmęczeniad Odczyny w miejscu wstrzyknięciae |
a W tym: zakażenie dróg oddechowych (wirusowe, bakteryjne lub nieokreślone), zapalnie zatok (w tym ostre), nieżyt nosa, zapalenie nosogardła, zapalenie gardła (w tym wirusowe), zapalenie migdałków podniebiennych, zapalenie krtani, zapalenie tchawicy b W tym: grzybica stóp, grzybica pachwin, grzybica skóry gładkiej, łupież pstry, grzybica dłoni, grzybica paznokci, zakażenie grzybicze skóry c W tym: ból głowy, napięciowy ból głowy, zatokowy ból głowy d W tym: uczucie zmęczenia, astenia e W tym: zasinienie, rumień, krwiak, krwotok, podrażnienie, ból, świąd, odczyn, obrzęk, stwardnienie, wysypka w miejscu wstrzyknięcia | ||
Opis wybranych działań niepożądanych
Zakażenia
Częstość występowania zakażeń wynosiła 75,5 zdarzeń/100 pacjentolat w badaniach klinicznych w łuszczycy i 43,0 zdarzeń/100 pacjentolat w badaniach klinicznych w łuszczycowym zapaleniu stawów, włączając długotrwałe narażenie na ryzankizumab. W większości przypadków zakażenia nie były ciężkie, miały nasilenie łagodne do umiarkowanego i nie prowadziły do zaprzestania stosowania ryzankizumabu. Częstość występowania ciężkich zakażeń wynosiła 1,7 zdarzeń/100 pacjentolat w badaniach klinicznych w łuszczycy i 2,6 zdarzeń/100 pacjentolat w badaniach w łuszczycowym zapaleniu stawów (patrz punkt 4.4).
Immunogenność
U dorosłych pacjentów leczonych ryzankizumabem w zalecanej dawce klinicznej przez okres do 52 tygodni w badaniach klinicznych w łuszczycy, związane z leczeniem przeciwciała przeciwlekowe i przeciwciała neutralizujące wykryto u odpowiednio 24% (263/1079) i 14% (150/1079) zbadanych pacjentów. U pacjentów narażonych na długotrwałe leczenie ryzankizumabem w badaniu przedłużonym profil immunogenności obserwowany w maksymalnym okresie 204 tygodni leczenia był spójny w porównaniu z pierwszymi 52 tygodniami leczenia.
U większości dorosłych pacjentów z łuszczycą obecność przeciwciał przeciw ryzankizumabowi, w tym przeciwciał neutralizujących, nie wiązała się ze zmianami w odpowiedzi klinicznej lub bezpieczeństwie stosowania. U nielicznych pacjentów (w przybliżeniu 1%: 7/1000 w 16. tygodniu
i 6/598 w 52. tygodniu) z wysokimi mianami przeciwciał (> 128) odpowiedź kliniczna była zmniejszona. Częstość występowania odczynów w miejscu wstrzyknięcia jest liczbowo większa w grupach z przeciwciałami przeciwlekowymi w porównaniu do grup bez przeciwciał przeciwlekowych w krótkim okresie (16 tygodni: 2,7% vs 1,3%) i dłuższym okresie leczenia (52 tygodnie: 5,0% vs 3,3%). Odczyny w miejscu wstrzyknięcia miały nasilenie łagodne do umiarkowanego, żaden odczyn nie był ciężki i żaden nie prowadził do zaprzestania stosowania ryzankizumabu.
W badaniu klinicznym dotyczącym łuszczycy u dzieci i młodzieży w wieku od 6 do poniżej 18 lat leczonych ryzankizumabem w zalecanej dawce klinicznej przez okres do 52 tygodni przeciwciała przeciwlekowe i przeciwciała neutralizujące, pojawiające się w trakcie leczenia, wykryto odpowiednio u 14,8% (13/88) i 2,3% (2/88) badanych pacjentów. Przeciwciała przeciwko ryzankizumabowi nie wiązały się ze zmianami w odpowiedzi klinicznej ani bezpieczeństwem stosowania. Jednakże liczba pacjentów, u których wykryto przeciwciała przeciwko ryzankizumabowi, jest zbyt niska, aby można było wyciągnąć ostateczne wnioski na temat wpływu ryzankizumabu na skuteczność i bezpieczeństwo stosowania leczenia.
U dorosłych pacjentów leczonych ryzankizumabem w zalecanej dawce klinicznej przez okres do 28 tygodni w badaniach klinicznych w łuszczycowym zapaleniu stawów, związane z leczeniem przeciwciała przeciwko lekowi i przeciwciała neutralizujące wykryto u odpowiednio 12,1% (79/652) i 0% (0/652) zbadanych pacjentów. W łuszczycowym zapaleniu stawów obecność przeciwciał przeciw ryzankizumabowi nie wiązała się ze zmianami w odpowiedzi klinicznej ani bezpieczeństwem stosowania.
Łuszczycowe zapalenie stawów
Ogólnie, profil bezpieczeństwa stosowania obserwowany u pacjentów z łuszczycowym zapaleniem stawów leczonych ryzankizumabem był zgodny z profilem bezpieczeństwa stosowania obserwowanym u pacjentów z łuszczycą plackowatą.
Dzieci i młodzież
Bezpieczeństwo stosowania ryzankizumabu oceniano w czteroczęściowym badaniu z udziałem dzieci i młodzieży z łuszczycą plackowatą o nasileniu umiarkowanym do ciężkiego, w którym bezpieczeństwo stosowania oceniano przez okres do 52 tygodni u 137 uczestników w wieku od 6 do poniżej 18 lat. Ogólnie biorąc, profil bezpieczeństwa obserwowany u dzieci i młodzieży z łuszczycą plackowatą leczonych ryzankizumabem był zgodny z profilem bezpieczeństwa obserwowanym u dorosłych pacjentów z łuszczycą plackowatą.
Zgłaszanie podejrzewanych działań niepożądanych
Po dopuszczeniu produktu leczniczego do obrotu istotne jest zgłaszanie podejrzewanych działań niepożądanych. Umożliwia to nieprzerwane monitorowanie stosunku korzyści do ryzyka stosowania produktu leczniczego. Osoby należące do fachowego personelu medycznego powinny zgłaszać wszelkie podejrzewane działania niepożądane za pośrednictwem krajowego systemu zgłaszania wymienionego w załączniku V.
4.9 Przedawkowanie
W przypadku przedawkowania zaleca się monitorowanie pacjenta, aby stwierdzić, czy nie występują jakiekolwiek objawy przedmiotowe lub podmiotowe działań niepożądanych, oraz natychmiastowe wdrożenie właściwego leczenia objawowego.
5. WŁAŚCIWOŚCI FARMAKOLOGICZNE
5.1 Właściwości farmakodynamiczne
Grupa farmakoterapeutyczna: leki immunosupresyjne, inhibitory interleukin, kod ATC: L04AC18
Mechanizm działania
Ryzankizumab jest humanizowanym przeciwciałem monoklonalnym należącym do podklasy 1 immunoglobuliny typu G (IgG1), które z wysokim powinowactwem selektywnie wiąże się z podjednostką p19 ludzkiej cytokiny interleukiny 23 (IL-23) bez wiązania się z IL-12 i hamuje jej interakcję z kompleksem receptora dla IL-23. IL-23 jest cytokiną zaangażowaną w odpowiedź zapalną i immunologiczną. Blokując wiązanie IL-23 z jej receptorem, ryzankizumab hamuje zależną od IL-23 sygnalizację międzykomórkową i uwalnianie cytokin prozapalnych.
Działanie farmakodynamiczne
W badaniu osób z łuszczycą, ekspresja genów związanych z osią IL-23/IL-17 zmniejszyła się w skórze po podaniu pojedynczych dawek ryzankizumabu. Obserwowano również zmniejszenie grubości naskórka, nacieku zapalnego i ekspresji markerów łuszczycy w zmianach łuszczycowych.
W badaniu u osób z łuszczycowym zapaleniem stawów w 24. tygodniu obserwowano statystycznie istotne i klinicznie znaczące zmniejszenie względem wartości wyjściowej biomarkerów związanych z IL-23 i IL-17, w tym stężeń w surowicy IL-17A, IL-17F i IL-22, po leczeniu ryzankizumabem w dawce 150 mg podawanym podskórnie w tygodniu 0, tygodniu 4., a następnie co 12 tygodni.
Skuteczność kliniczna i bezpieczeństwo stosowania
Łuszczyca plackowata u dorosłych
Skuteczność i bezpieczeństwo stosowania ryzankizumabu oceniano u 2 109 pacjentów z łuszczycą plackowatą o nasileniu umiarkowanym do ciężkiego w czterech wieloośrodkowych, randomizowanych, podwójnie zaślepionych badaniach klinicznych (ULTIMMA-1, ULTIMMA-2, IMMHANCE i IMMVENT). Do badania włączono pacjentów w wieku 18 lat i starszych, którzy mieli łuszczycę plackowatą ze zmienioną chorobowo powierzchnią ciała (ang. body surface area, BSA) na co najmniej 10% powierzchni skóry, ogólną ocenę lekarską (ang. static Physician Global Assessment, sPGA) nasilenia łuszczycy (grubość/stwardnienie zmiany łuszczycowej, rumień oraz złuszczanie) co najmniej 3 w skali od 0 do 4, wynik co najmniej 12 punktów w skali oceny powierzchni i nasilenia łuszczycy (ang. Psoriasis Area and Severity Index, PASI) i kwalifikowali się do leczenia ogólnego lub fototerapii.
U pacjentów uczestniczących w badaniach mediana początkowej punktacji PASI wynosiła 17,8, mediana BSA wynosiła 20,0% i mediana początkowej punktacji wskaźnika jakości życia zależnej od dolegliwości skórnych (ang. Dermatology Life Quality Index, DLQI) wynosiła 13,0. Początkowa ocena w skali sPGA u 19,3% pacjentów wskazywała na ciężkie nasilenie, a u 80,7% pacjentów na umiarkowane nasilenie. Łącznie 9,8% pacjentów miało rozpoznane łuszczycowe zapalenie stawów w wywiadzie.
We wszystkich badaniach w leczeniu łuszczycy 30,9% pacjentów nie stosowało wcześniej leczenia ogólnego (w tym leczenia niebiologicznego i biologicznego), 38,1% było leczonych wcześniej fototerapią lub fotochemioterapią, 48,3% otrzymało wcześniej niebiologiczne leczenie ogólnoustrojowe, 42,1% otrzymało wcześniej leczenie biologiczne, a 23,7% otrzymało wcześniej co najmniej jeden lek przeciw czynnikowi martwicy nowotworu alfa (TNFα). Pacjenci, którzy ukończyli te badania i inne badania fazy 2/3, mieli możliwość wzięcia udziału w otwartym badaniu kontynuacyjnym LIMMITLESS.
ULTIMMA-1 i ULTIMMA-2
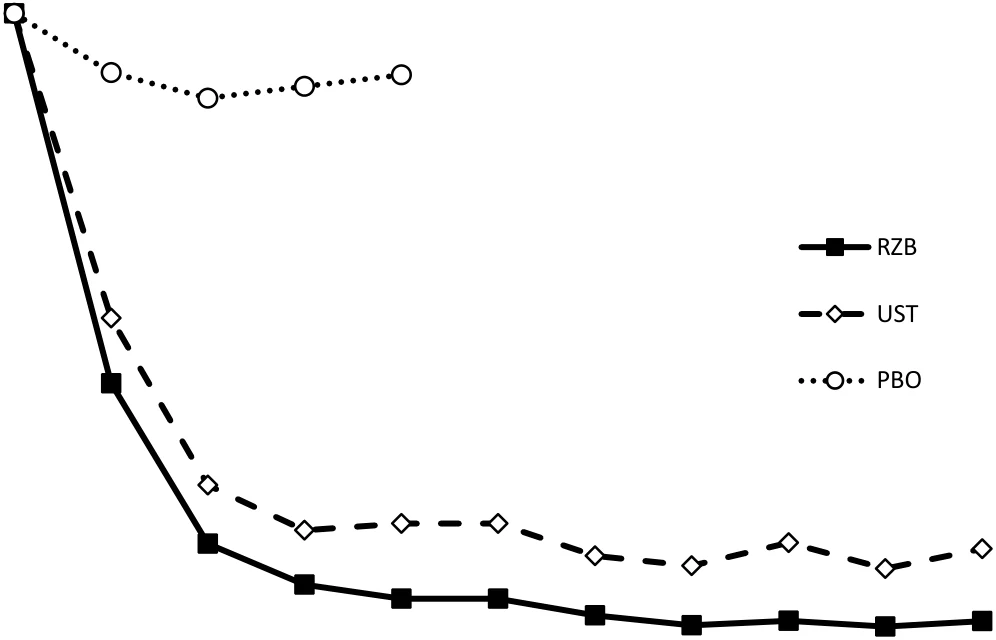
Do badań ULTIMMA-1 i ULTIMMA-2 włączono 997 pacjentów [598 losowo przydzielono ryzankizumab w dawce 150 mg, 199 ustekinumab w dawce 45 mg lub 90 mg (dawkowanie ustalone na podstawie początkowej masy ciała), a 200 placebo]. Pacjenci otrzymywali leczenie w tygodniu 0. i w tygodniu 4., a następnie co 12 tygodni. Dwa łączne pierwszorzędowe punkty końcowe badań ULTIMMA-1 i ULTIMMA-2 stanowił odsetek pacjentów, którzy osiągnęli: 1) odpowiedź PASI 90 oraz 2) ocenę sPGA skóra czysta lub prawie czysta (sPGA 0 lub 1) w 16. tygodniu w porównaniu do otrzymujących placebo. Wyniki dla łącznych pierwszorzędowych i innych punktów końcowych przedstawiono w Tabeli 3 oraz na Rycinie 1.
Tabela 3: Wyniki skuteczności i jakość życia u dorosłych pacjentów z łuszczycą plackowatą w badaniach ULTIMMA-1 i ULTIMMA-2
| ULTIMMA-1 | ULTIMMA-2 | |||||
Ryzankizumab (N=304) n (%) | Ustekinumab (N=100) n (%) | Placebo (N=102) n (%) | Ryzankizumab (N=294) n (%) | Ustekinumab (N=99) n (%) | Placebo (N=98) n (%) | |
| sPGA skóra czysta lub prawie czysta (0 lub 1) | ||||||
| Tydzień 16a | 267 (87,8) | 63 (63,0) | 8 (7,8) | 246 (83,7) | 61 (61,6) | 5 (5,1) |
| Tydzień 52 | 262 (86,2) | 54 (54,0) | -- | 245 (83,3) | 54 (54,5) | -- |
| sPGA skóra czysta (0) | ||||||
| Tydzień 16 | 112 (36,8) | 14 (14,0) | 2 (2,0) | 150 (51,0) | 25 (25,3) | 3 (3,1) |
| Tydzień 52 | 175 (57,6) | 21 (21,0) | -- | 175 (59,5) | 30 (30,3) | -- |
| PASI 75 | ||||||
| Tydzień 12 | 264 (86,8) | 70 (70,0) | 10 (9,8) | 261 (88,8) | 69 (69,7) | 8 (8,2) |
| Tydzień 52 | 279 (91,8) | 70 (70,0) | -- | 269 (91,5) | 76 (76,8) | -- |
| PASI 90 | ||||||
| Tydzień 16a | 229 (75,3) | 42 (42,0) | 5 (4,9) | 220 (74,8) | 47 (47,5) | 2 (2,0) |
| Tydzień 52 | 249 (81,9) | 44 (44,0) | -- | 237 (80,6) | 50 (50,5) | -- |
| PASI 100 | ||||||
| Tydzień 16 | 109 (35,9) | 12 (12,0) | 0 (0,0) | 149 (50,7) | 24 (24,2) | 2 (2,0) |
| Tydzień 52 | 171 (56,3) | 21 (21,0) | -- | 175 (59,5) | 30 (30,3) | -- |
| DLQI 0 lub 1b | ||||||
| Tydzień 16 | 200 (65,8) | 43 (43,0) | 8 (7,8) | 196 (66,7) | 46 (46,5) | 4 (4,1) |
| Tydzień 52 | 229 (75,3) | 47 (47,0) | -- | 208 (70,7) | 44 (44,4) | -- |
| PSS 0 (bez objawów)c | ||||||
| Tydzień 16 | 89 (29,3) | 15 (15,0) | 2 (2,0) | 92 (31,3) | 15 (15,2) | 0 (0,0) |
| Tydzień 52 | 173 (56,9) | 30 (30,0) | -- | 160 (54,4) | 30 (30,3) | -- |
Dla wszystkich porównań ryzankizumabu do ustekinumabu i placebo osiągnięto wartość p < 0,001, z wyjątkiem PASI 75 w 52. tygodniu w badaniu ULTIMMA-2, gdzie p = 0,001 a Łączne pierwszorzędowe punkty końcowe w porównaniu do placebo b Bez wpływu na jakość życia związaną ze stanem zdrowia c Wynik w skali oceny objawów łuszczycy (ang. Psoriasis Symptom Scale, PSS) równy 0 oznacza brak objawów bólu, świądu, zaczerwienienia i pieczenia w ciągu poprzedzających 24 godzin. | ||||||
Rycina 1: Średnie procentowe zmiany w początkowej odpowiedzi PASI w badaniach ULTIMMA-1 i ULTIMMA-2 - przebieg w czasie
PASI:
procent
zmi
any w st
osunku do
wart
ośc
i począt
kowej
Tygodnie
RZB = ryzankizumab
UST = ustekinumab
PBO = placebo
p < 0,001 w każdym punkcie czasowym
W analizie uwzględniającej wiek, płeć, rasę, masę ciała ≤ 130 kg, początkową punktację PASI, współistniejące łuszczycowe zapalenie stawów, wcześniejsze niebiologiczne leczenie ogólnoustrojowe, wcześniejsze leczenie biologiczne oraz wcześniejsze niepowodzenie leczenia biologicznego nie stwierdzono różnic w odpowiedzi na ryzankizumab między tymi podgrupami.
U pacjentów leczonych ryzankizumabem obserwowano w 16. tygodniu i 52. tygodniu poprawę stanu skóry w zakresie zmian łuszczycowych na owłosionej skórze głowy, paznokciach oraz na dłoniach i podeszwach stóp.
-100
-90
-80
-70
-60
-50
-40
-30
-20
-10
0 4 8 12 16 22 28 34 40 46 52
Tabela 4: Średnie zmiany w początkowej odpowiedzi NAPSI, PPASI i PSSI
| ULTIMMA-1 | ULTIMMA-2 | IMMHANCE | ||||
Ryzankizuma b | Placeb o | Ryzankizuma b | Placeb o | Ryzankizuma b | Placeb o | |
NAPSI: zmiana w 16. tygodni u (SE) | N=178; -9,0 (1,17) | N=56; 2,1 (1,86) *** | N=177; -7,5 (1,03) | N=49; 3,0 (1,76) *** | N=235; -7,5 (0,89) | N=58; 2,5 (1,70) *** |
PPASI: zmiana w 16. tygodni u (SE) | N=95; -5,93 (0,324) | N=34; -3,17 (0,445) *** | N=86; -7,24 (0,558) | N=23; -3,74 (1,025) ** | N=113; -7,39 (0,654) | N=26; -0,27 (1,339) *** |
PSSI: zmiana w 16. tygodni u (SE) | N=267; -17,6 (0,47) | N=92; -2,9 (0,69) *** | N=252; -18,4 (0,52) | N=83; -4,6 (0,82) *** | N=357; -20,1 (0,40) | N=88; -5,5 (0,77) *** |
NAPSI: zmiana w 52. tygodni u (SE) | N=178; -15,7 (0,94) | - | N=183; -16,7 (0,85) | - | - | - |
PPASI: zmiana w 52. tygodni u (SE) | N=95; -6,16 (0,296) | - | N=89; -8,35 (0,274) | - | - | |
PSSI: zmiana w 52. tygodni u (SE) | N=269; -17,9 (0,34) | - | N=259; -18,8 (0,24) | - | - | |
NAPSI = skala oceny nasilenia łuszczycy paznokci (ang. Nail Psoriasis Severity Index), PPASI = skala oceny nasilenia łuszczycy skóry dłoni i podeszw (ang. Palmoplantar Psoriasis Severity Index), PSSI = skala oceny nasilenia owłosionej skóry głowy (ang. Psoriasis Scalp Severity Index) i SE = błąd standardowy (ang. Standard Error) ** P < 0,01 w porównaniu do ryzankizumabu *** P < 0,001 w porównaniu do ryzankizumabu | ||||||
Poziom lęku i depresji mierzony w Szpitalnej Skali Lęku i Depresji (ang. Hospital Anxiety and Depression Scale, HADS) zmniejszył się w 16. tygodniu w grupie leczonej ryzankizumabem w porównaniu do grupy otrzymującej placebo.
Utrzymywanie się odpowiedzi
Zbiorcza analiza pacjentów otrzymujących ryzankizumab w badaniach ULTIMMA-1 i ULTIMMA-2, którzy osiągnęli odpowiedź PASI 100 w 16. tygodniu, wykazała, że u 79,8% (206/258) pacjentów kontynuujących stosowanie ryzankizumabu odpowiedź na leczenie utrzymywała się w 52. tygodniu. W przypadku pacjentów z odpowiedzią PASI 90 w 16. tygodniu, u 88,4% (398/450) ta odpowiedź utrzymywała się w 52. tygodniu.
Spośród pacjentów, którzy otrzymywali ryzankizumab w badaniach ULTIMMA-1 i ULTIMMA-2, 525 kontynuowało przyjmowanie ryzankizumabu co 12 tygodni w badaniu LIMMITLESS. Spośród nich 376 (71,6%) ukończyło dodatkowe 252 tygodnie fazy otwartej badania. Wśród uczestników pozostających w badaniu poprawa uzyskana dzięki ryzankizumabowi w zakresie odpowiedzi PASI 90 i oceny w skali sPGA skóra czysta lub prawie czysta w 52. tygodniu utrzymywała się do 304. tygodnia.
Spośród pacjentów, którzy otrzymywali ustekinumab w badaniach ULTIMMA-1 i ULTIMMA-2, 172 otrzymywało ryzankizumab co 12 tygodni w badaniu LIMMITLESS. Spośród nich 116 (67,4%) ukończyło badanie, w tym 252 tygodnie leczenia otwartego ryzankizumabem i obserwację na koniec 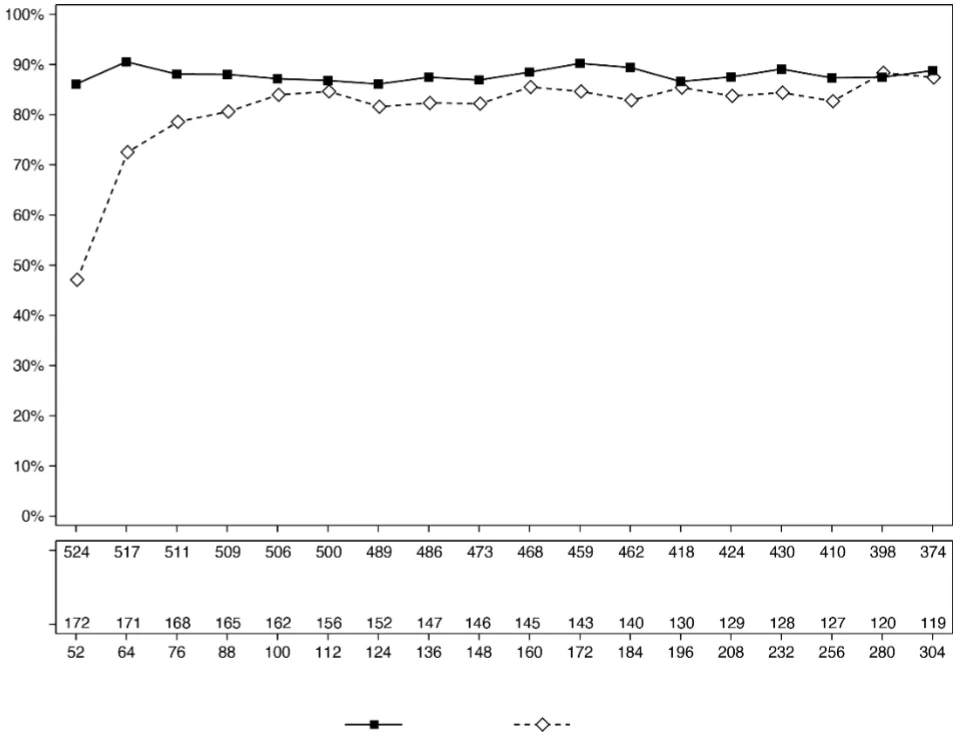
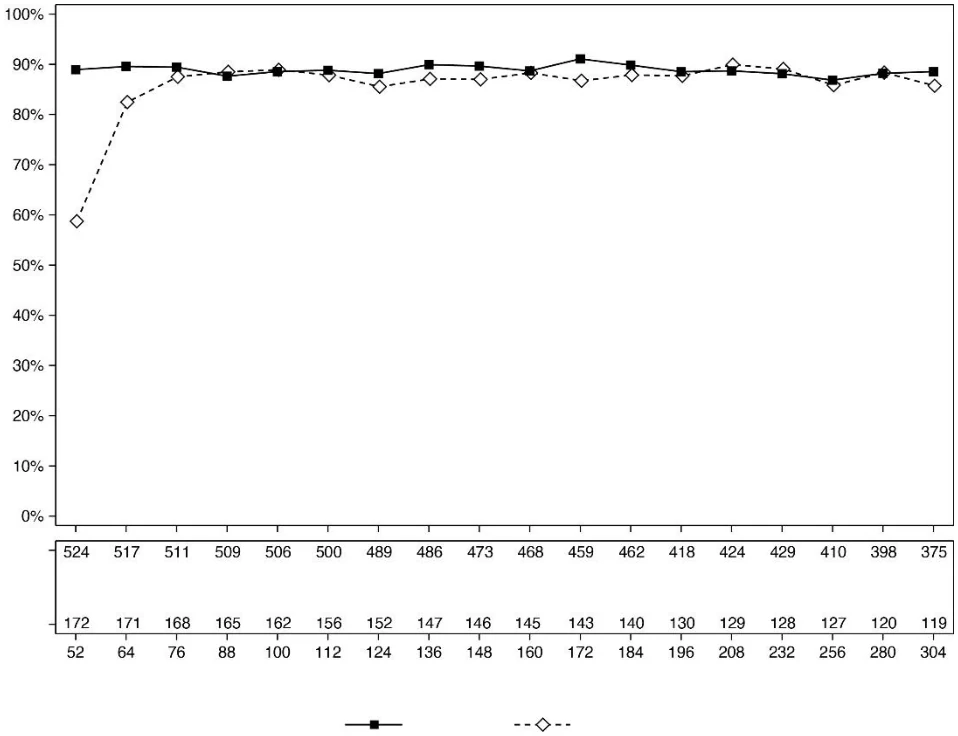
badania. Wśród uczestników pozostających w badaniu wskaźniki odpowiedzi PASI 90 i oceny w skali sPGA skóra czysta lub prawie czysta wzrosły od 52. tygodnia do 76. tygodnia i utrzymywały się do 304. tygodnia.
Ryciny 2 i 3 przedstawiają wskaźniki odpowiedzi PASI 90 i oceny w skali sPGA skóra czysta lub prawie czysta, odpowiednio u uczestników, którzy ukończyli 252 tygodni fazy otwartej badania LIMMITLESS.
Rycina 2: Odsetek pacjentów, którzy osiągnęli odpowiedź PASI 90 (obserwowane przypadki) w badaniu LIMMITLESS
W
s
ka
ź
nik
odpowie
dz
i
(
%)
Ryzankizumab (N)
Z ustekinumabu na ryzankizumab
(N)
Tydzień
Leczenie Ryzankizumab Z ustekinumabu
na ryzankizumab
Rycina 3: Odsetek pacjentów, którzy osiągnęli ocenę w skali sPGA skóra czysta lub prawie czysta do czasu wizyty (obserwowane przypadki) w badaniu LIMMITLESS
W
s
ka
ź
nik
odpowie
dz
i
(
%)
Ryzankizumab (N)
Z ustekinumabu na ryzankizumab
(N)
Tydzień
Leczenie Ryzankizumab Z ustekinumabu
na
ryzankizumab
Poprawa wskaźnika jakości życia zależnego od dolegliwości skórnych (ang. Dermatology Life Quality Index, DLQI 0 lub 1) utrzymywała się u pacjentów otrzymujących ciągłe leczenie ryzankizumabem do 304. tygodnia w otwartym badaniu kontynuacyjnym LIMMITLESS.
Profil bezpieczeństwa stosowania ryzankizumabu z ponad 5 letnią ekspozycją był zgodny z profilem obserwowanym w okresie do 16 tygodni.
IMMHANCE
Do badania IMMHANCE włączono 507 pacjentów (407 losowo przydzielono ryzankizumab w dawce 150 mg, a 100 placebo). Pacjenci otrzymywali leczenie w tygodniu 0. i w tygodniu 4., a następnie co 12 tygodni. Pacjenci, którzy pierwotnie otrzymywali ryzankizumab i uzyskali ocenę skóra czysta lub prawie czysta w skali sPGA w 28. tygodniu byli powtórnie randomizowani i przydzieleni do grupy kontynuującej stosowanie ryzankizumabu co 12 tygodni do tygodnia 88. włącznie (z okresem kontrolnej obserwacji trwającym 16 tygodni po podaniu ostatniej dawki ryzankizumabu) lub do grupy, w której odstawiono leczenie.
W 16. tygodniu, ryzankizumab wykazał wyższą skuteczność niż placebo w osiąganiu łącznych pierwszorzędowych punktów końcowych: oceny sPGA skóra czysta lub prawie czysta (ryzankizumab 83,5% vs placebo 7,0%) oraz odpowiedzi PASI 90 (ryzankizumab 73,2% vs placebo 2,0%).
Spośród 31 uczestników badania IMMHANCE z utajoną gruźlicą, u których nie zastosowano profilaktycznego leczenia przeciwgruźliczego w okresie uczestniczenia w badaniu, u żadnego nie rozwinęła się czynna postać gruźlicy w trwającym średnio 55 tygodni okresie obserwacji, gdy otrzymywali ryzankizumab.
Spośród uczestników badania IMMHANCE z oceną sPGA skóra czysta lub prawie czysta w 28. tygodniu, u 81,1% (90/111) pacjentów powtórnie randomizowanych i kontynuujących leczenie ryzankizumabem, taka odpowiedź utrzymywała się w 104. tygodniu w porównaniu z 7,1% (16/225) powtórnie randomizowanych i przydzielonych do grupy, której odstawiono leczenie ryzankizumabem. Z tych uczestników badania, 63,1% (70/111) pacjentów powtórnie randomizowanych i przydzielonych do grupy kontynuującej stosowanie ryzankizumabu uzyskało ocenę skóra czysta w skali sPGA w 104. tygodniu w porównaniu z 2,2% (5/225) osób, powtórnie randomizowanych i przydzielonych do grupy, w której odstawiono leczenie ryzankizumabem.
Spośród uczestników badania, którzy uzyskali ocenę sPGA skóra czysta lub prawie czysta w 28. tygodniu i u których po odstawieniu leczenia ryzankizumabem doszło do nawrotu zmian skórnych o nasileniu umiarkowanym lub ciężkim w skali sPGA, 83,7% (128/153) odzyskało ocenę sPGA skóra czysta lub prawie czysta po 16 tygodniach ponownego leczenia. Utrata oceny sPGA skóra czysta lub prawie czysta była obserwowana już 12 tygodni po pominięciu dawki leku. Spośród uczestników badania powtórnie randomizowanych i przydzielonych do grupy, w której odstawiono leczenie, u 80,9% (182/225) doszło do nawrotu, a mediana czasu do nawrotu wynosiła 295 dni. Nie zidentyfikowano charakterystycznych parametrów pozwalających na określenie przewidywanego czasu do utraty odpowiedzi na leczenie lub prawdopodobieństwa odzyskania takiej odpowiedzi indywidualnie dla danego pacjenta.
IMMVENT
Do badania IMMVENT włączono 605 pacjentów (301 losowo przydzielono leczenie ryzankizumabem i 304 adalimumabem). Pacjenci, którym losowo przydzielono leczenie ryzankizumabem otrzymywali dawkę 150 mg w tygodniu 0. i tygodniu 4., a następnie co 12 tygodni. Pacjenci, którym losowo przydzielono leczenie adalimumabem otrzymywali dawkę 80 mg w tygodniu 0., dawkę 40 mg w tygodniu 1. oraz dawkę 40 mg co drugi tydzień do 15. tygodnia włącznie. Począwszy od
- 16. tygodnia, pacjenci, którzy otrzymywali adalimumab kontynuowali stosowanie tego leku lub doszło do zmiany leczenia na podstawie odpowiedzi na dotychczasowe leczenie
- • < PASI 50 zmiana na ryzankizumab
- • PASI 50 do < PASI 90 powtórna randomizacja do grupy kontynuującej stosowanie adalimumabu lub zmiana leczenia na ryzankizumab
- • PASI 90 kontynuowanie stosowania adalimumabu.
Wyniki przedstawiono w Tabeli 5.
Tabela 5: Wyniki skuteczności i jakość życia w 16. tygodniu u dorosłych pacjentów z łuszczycą plackowatą w badaniu IMMVENT
Ryzankizumab (N=301) n (%) | Adalimumab (N=304) n (%) | |
| sPGA skóra czysta lub prawie czystaa | 252 (83,7) | 183 (60,2) |
| PASI 75 | 273 (90,7) | 218 (71,7) |
| PASI 90a | 218 (72,4) | 144 (47,4) |
| PASI 100 | 120 (39,9) | 70 (23,0) |
| DLQI 0 lub 1b | 198 (65,8) | 148 (48,7) |
Dla wszystkich porównań osiągnięto p < 0,001 a Łączne pierwszorzędowe punkty końcowe b Bez wpływu na jakość życia związaną ze stanem zdrowia | ||
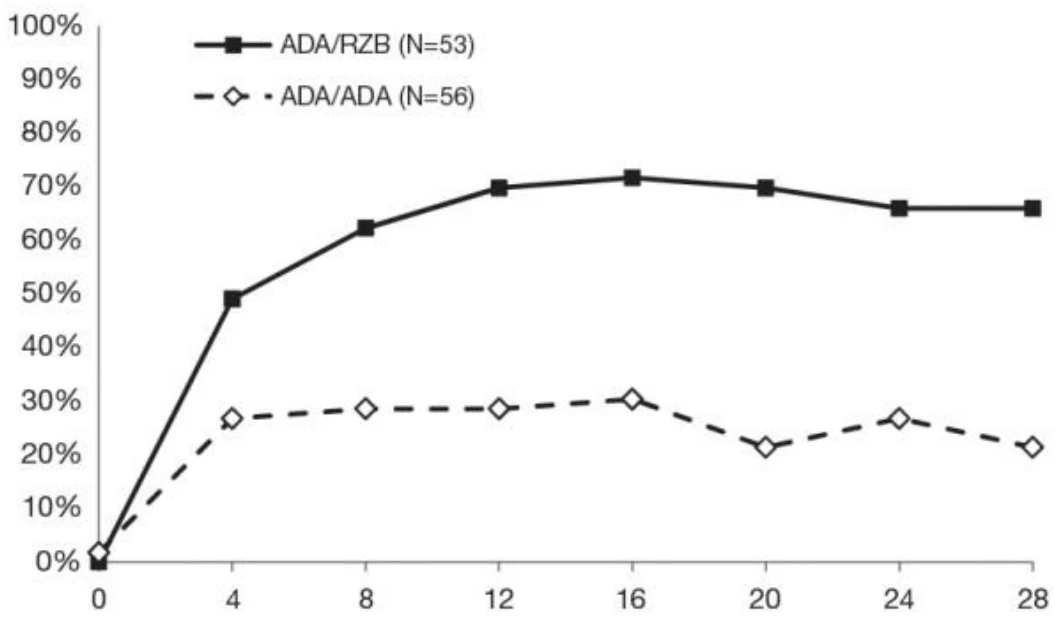
U pacjentów, którzy w 16. tygodniu osiągnęli odpowiedź PASI 50 do < PASI 90 stosując adalimumab i zostali powtórnie randomizowani, różnice w odsetkach odpowiedzi PASI 90 między pacjentami, którzy zmienili leczenie na ryzankizumab, a kontynuującymi leczenie adalimumabem stwierdzono 4 tygodnie po powtórnej randomizacji (odpowiednio 49,1% vs 26,8%).
Wyniki osiągnięte 28 tygodni po powtórnej randomizacji przedstawiono w Tabeli 6 i na Rycinie 4.
Tabela 6: Wyniki skuteczności leczenia osiągnięte 28 tygodni po powtórnej randomizacji w badaniu IMMVENT
Zmiana leczenia na ryzankizumab (N=53) n (%) | Kontynuacja leczenia adalimumabem (N=56) n (%) | |
| PASI 90 | 35 (66,0) | 12 (21,4) |
| PASI 100 | 21 (39,6) | 4 (7,1) |
| Dla wszystkich porównań osiągnięto p < 0,001 | ||
Rycina 4: Odpowiedź PASI 90 po powtórnej randomizacji w badaniu IMMVENT- przebieg w czasie
O
dset
ek ucz
est
ni
ków badania
Tygodnie po powtórnej randomizacji
ADA/ADA: Pacjenci, którym losowo przydzielono adalimumab i kontynuowali leczenie adalimumabem
ADA/RZB: Pacjenci, którym losowo przydzielono adalimumab i zmieniono leczenie na ryzankizumab
P < 0,05 w tygodniu 4 i p < 0,001 w każdym punkcie czasowym począwszy od tygodnia 8
U 270 uczestników badania, którzy zmienili leczenie z adalimumabu na ryzankizumab bez okresu wypłukiwania, profil bezpieczeństwa stosowania ryzankizumabu był podobny jak u uczestników, którzy rozpoczęli stosowanie ryzankizumabu po okresie wypłukiwania każdego przyjmowanego wcześniej leku o działaniu ogólnym.
Łuszczyca plackowata obejmująca owłosioną skórę głowy lub okolice narządów płciowych
Skuteczność i bezpieczeństwo stosowania ryzankizumabu oceniano w wieloośrodkowym, randomizowanym badaniu prowadzonym z zastosowaniem metody podwójnie ślepej próby oraz placebo w grupie kontrolnej (UNLIMMITED), w którym uczestniczyły osoby w wieku 18 lat i starsze z łuszczycą owłosionej skóry głowy o nasileniu umiarkowanym do ciężkiego (UNLIMMITED-S) według skali oceny nasilenia łuszczycy owłosionej skóry głowy (ang. Psoriasis Scalp Severity Index, PSSI) ≥12, globalnej oceny owłosionej skóry głowy dokonanej przez badacza (ang. scalp Investigator Global Assessment, scalp IGA) ≥3 oraz ze zmienioną chorobowo powierzchnią skóry głowy w ≥30%,
lub z łuszczycą narządów płciowych o nasileniu umiarkowanym do ciężkiego (UNLIMMITED-G) według statycznej globalnej oceny narządów płciowych dokonanej przez lekarza (ang. static Physician’s Global Assessment of Genitalia, sPGA-G) ≥3 w okresie wyjściowym. U wszystkich pacjentów wyjściowa wartość BSA wynosiła ≥1%, a wyjściowa wartość sPGA ≥3.
W badaniu UNLIMMITED uczestnicy zostali losowo przydzieleni do grup otrzymujących ryzankizumab w dawce 150 mg lub placebo podskórnie w tygodniach 0 i 4. Począwszy od tygodnia 16. wszyscy uczestnicy otrzymywali ryzankizumab w dawce 150 mg co 12 tygodni aż do ostatniej dawki w tygodniu 40.
Obszar owłosionej skóry głowy (UNLIMMITED-S)
Do badania UNLIMMITED-S włączono 105 uczestników. Wyjściowy wskaźnik powierzchni ciała zajętej przez zmiany łuszczycowe (BSA) wynosił ≥10% u 61,9% uczestników i <10% u 38,1% uczestników. Średni wyjściowy wskaźnik powierzchni ciała zajętej przez zmiany łuszczycowe (BSA) wynosił 16,8%. W punkcie wyjściowym badania 76,2% pacjentów miało sPGA = 3, a 23,8% miało sPGA = 4.
W punkcie wyjściowym badania 54,3% uczestników nie otrzymywało wcześniej żadnego leczenia systemowego (w tym terapii niebiologicznych i biologicznych), 0% uczestników otrzymywało wcześniej fototerapię, 15,2% otrzymywało wcześniej niebiologiczne leczenie systemowe, a 37,1% otrzymywało wcześniej terapię biologiczną.
Wyniki dla pierwszorzędowych i kluczowych drugorzędowych punktów końcowych przedstawiono w Tabeli 7.
Tabela 7: Wyniki skuteczności leczenia u dorosłych z łuszczycą skóry głowy w badaniu UNLIMMITED-S w tygodniu 16.
| Punkt końcowy | Ryzankizumab (N=51) n (%) | Placebo (N=54) n (%) | Różnica pomiędzy metodami leczenia (95% CI) |
| Ocena owłosionej skóry głowy wg IGA skóra czysta lub prawie czysta (0 lub 1)a | 31 (60,8) | 7 (13,0) | 47,0 [31,2; 62,8] |
| PSSI 75b | 38 (74,5) | 12 (22,2) | 52,9 [37,5; 68,3] |
| PSSI 90c | 27 (52,9) | 7 (13,0) | 39,8 [24,4; 55,2] |
| PSSI 100d | 23 (45,1) | 7 (13,0) | 31,2 [15,4; 46,9] |
| Średnia zmiana od wartości wyjściowej według PSS | N=44 -6,0 | N=49 -1,0 | -5,0 [-6,6; -3,3] |
We wszystkich porównaniach uzyskano p <0,001, skorygowana różnica między metodami leczenia (95% CI) a Pierwszorzędowy punkt końcowy b Poprawa ≥75% w stosunku do wartości wyjściowej według PSSI c Poprawa ≥90% w stosunku do wartości wyjściowej według PSSI d Poprawa 100% w stosunku do wartości wyjściowej według PSSI | |||
U większego odsetka pacjentów leczonych ryzankizumabem osiągnięto wynik IGA w odniesieniu do skóry głowy równy 0 w tygodniu 16. w porównaniu do placebo (odpowiednio 41,2% w porównaniu do 11,1%).
Odpowiedź według numerycznej skali oceny (ang. Numeric Rating Scale, NRS) nasilenia świądu skóry głowy zdefiniowana jako osiągnięcie ≥4-punktowej poprawy (zmniejszenia) w stosunku do
wartości wyjściowej w skali NRS świądu skóry głowy u pacjentów z wynikami wyjściowymi ≥4, osiągnięto u większego odsetka pacjentów leczonych ryzankizumabem w tygodniu 16. w porównaniu do placebo (odpowiednio 50,0% w porównaniu do 11,1%).
U większego odsetka pacjentów leczonych ryzankizumabem osiągnięto wynik dotyczący jakości życia zależnej od dolegliwości skórnych (ang. Dermatology Life Quality Index, DLQI) równy 0 lub 1 (brak wpływu na jakość życia związaną ze zdrowiem) w tygodniu 16. w porównaniu do placebo (odpowiednio 47,1% w porównaniu do 11,1%).
Obszar narządów płciowych (UNLIMMITED-G)
W badaniu UNLIMMITED-G wzięło udział 109 pacjentów. Wyjściowy wskaźnik zmian chorobowych BSA wynosił ≥10% u 63,3% pacjentów i <10% u 36,7% pacjentów. Średni wyjściowy wskaźnik zmian chorobowych BSA wynosił 17,2%. W punkcie wyjściowym badania 80,7% pacjentów miało sPGA = 3, a 19,3% miało sPGA = 4.
W punkcie wyjściowym badania 61,5% uczestników nie otrzymywało wcześniej żadnego leczenia systemowego (w tym terapii niebiologicznych i biologicznych), 2,8% uczestników otrzymywało wcześniej fototerapię, 16,5% otrzymywało wcześniej niebiologiczne leczenie systemowe, a 25,7% otrzymywało wcześniej terapię biologiczną.
Wyniki dla pierwszorzędowych i wszystkich drugorzędowych punktów końcowych przedstawiono w Tabeli 8.
Tabela 8: Wyniki skuteczności leczenia u dorosłych z łuszczycą narządów płciowych w badaniu UNLIMMITED-G w tygodniu 16.
| Punkt końcowy | Ryzankizumab (N=55) n (%) | Placebo (N=54) n (%) | Różnica pomiędzy metodami leczenia (95% CI) |
| sPGA-G skóra czysta lub minimalne zmiany (0 czysta 1)a | 38 (69,1) | 7 (13,0) | 57,0 [42,3; 71,7] |
| sPGA-G skóra czysta (0) | 28 (50,9) | 3 (5,6) | 46,7 [32,6; 60,8] |
| DLQI 0 lub 1b | 33 (60,0) | 2 (3,7) | 56,5 [43,0; 70,0] |
| GPI-NRS zmniejszenie o ≥4 punkty w stosunku do wartości wyjściowejc | N=41 20 (48,8) | N=45 3 (6,7) | 43,0 [26,6; 59,3] |
| GenPs-SFQ w punkcie 2 wynik 0 (nigdy) lub 1 (rzadko)d,e | N=31 22 (71,0) | N=32 7 (21,9) | 46,1 [26,7; 65,6] |
We wszystkich porównaniach uzyskano p <0,001, skorygowana różnica między metodami leczenia (95% CI) a Pierwszorzędowy punkt końcowy b Całkowity wynik DLQI 0 lub 1 wskazuje, że stan skóry nie ma wpływu na jakość życia pacjenta związaną ze zdrowiem c Poprawa nasilenia świądu narządów płciowych określona jako zmniejszenie o co najmniej 4 punkty w 11-punktowej numerycznej skali oceny (ang. Numeric Rating Scale, NRS) nasilenia świądu łuszczycy narządów płciowych (ang. Genital Psoriasis Itch, GPI) dla skali oceny objawów łuszczycy narządów płciowych (ang. Genital Psoriasis Symptom Scale, GPSS) u pacjentów z wynikiem wyjściowym ≥4 d Kwestionariusz częstotliwości kontaktów seksualnych w łuszczycy narządów płciowych (ang. Genital Psoriasis Sexual Frequency Questionnaire, GenPs-SFQ) w punkcie 2 mierzy postrzegany przez pacjenta wpływ łuszczycy narządów płciowych na zdrowie seksualne w odniesieniu do częstotliwości aktywności seksualnej (stosunek seksualny lub inna aktywność | |||
seksualna) w ciągu ostatniego tygodnia (stosuje skalę od 0 do 4, gdzie wyższe wyniki oznaczają większe ograniczenia).
e U pacjentów z wynikiem wyjściowym ≥2
U pacjentów leczonych ryzankizumabem obserwowano większe zmniejszenie nasilenia objawów łuszczycy w okolicy narządów płciowych (swędzenie, ból, dyskomfort, kłucie, pieczenie, zaczerwienienie, łuszczenie i pękanie skóry) w porównaniu z wartością wyjściową, mierzoną za pomocą skali GPSS w tygodniu 16., w porównaniu do placebo. Zmiana w całkowitych wynikach GPSS w tygodniu 16. leczenia ryzankizumabem w porównaniu do placebo wynosiła odpowiednio -26,5 i -1,0.
U większego odsetka pacjentów leczonych ryzankizumabem w porównaniu do placebo osiągnięto co najmniej 2-punktowe zmniejszenie w skali globalnej oceny łuszczycy narządów płciowych dokonywanej przez pacjenta (ang. Patient’s Global Assessment of Genital Psoriasis, PatGA-Genital) u pacjentów z wynikiem wyjściowym ≥2 (odpowiednio 71,7% i 22,9%).
Profil bezpieczeństwa ryzankizumabu w badaniach UNLIMMITED-S i UNLIMMITED-G był zgodny z profilem bezpieczeństwa obserwowanym w poprzednich badaniach pacjentów z łuszczycą plackowatą.
Łuszczycowe zapalenie stawów
Wykazano, że u dorosłych osób z czynnym łuszczycowym zapaleniem stawów (ŁZS), ryzankizumab powoduje poprawę objawów przedmiotowych i podmiotowych, funkcjonowania fizycznego i jakości życia związanej ze zdrowiem oraz zwiększa odsetek uczestników, u których nie stwierdzono postępu choroby w badaniu radiologicznym.
Bezpieczeństwo stosowania i skuteczność ryzankizumabu oceniano u 1 407 osób z czynnym ŁZS uczestniczących w 2 randomizowanych badaniach klinicznych podwójnie zaślepionych z grupą kontrolną otrzymującą placebo (964 w badaniu KEEPSAKE1 i 443 w badaniu KEEPSAKE2).
Osoby uczestniczące w tych badaniach miały ŁZS rozpoznane od co najmniej 6 miesięcy na podstawie kryteriów klasyfikacyjnych łuszczycowego zapalenia stawów (ang. Classification Criteria for Psoriatic Arthritis, CASPAR), wyjściowo mediana czasu trwania ŁZS wynosiła 4,9 lat, stwierdzono obecność ≥ 5 bolesnych i ≥ 5 obrzękniętych stawów oraz wyjściowo czynną łuszczycę plackowatą lub łuszczycę paznokci. U 55,9% osób czynna łuszczyca plackowata zajmowała ≥ 3% powierzchni ciała, a odpowiednio 63,4% i 27,9% osób miało zapalenie przyczepów ścięgnistych i zapalenie palców. W badaniu KEEPSAKE1, w którym uczestników dodatkowo oceniano pod kątem łuszczycy paznokci, łuszczycę paznokci miało 67,3%.
W obu badaniach, uczestnikom losowo przydzielano ryzankizumab w dawce 150 mg lub placebo w tygodniach 0, 4. i 16. Począwszy od 28. tygodnia wszyscy uczestnicy otrzymywali ryzankizumab co 12 tygodni.
W badaniu KEEPSAKE1 wszyscy uczestnicy wcześniej wykazali niewystarczającą odpowiedź na leczenie lekami z grupy niebiologicznych DMARDs lub takiego leczenia nie tolerowali i nie otrzymali wcześniej leczenia biologicznego. W badaniu KEEPSAKE2 53,5% uczestników wcześniej wykazało niewystarczającą odpowiedź na leczenie lekami z grupy niebiologicznych DMARDs lub takiego leczenia nie tolerowali, a u 46,5% uczestników wcześniejsza odpowiedź na leczenie biologiczne była niewystarczająca lub takiego leczenia nie tolerowali.
W obu badaniach 59,6% uczestników otrzymywało jednocześnie metotreksat (MTX), 11,6% otrzymywało jednocześnie leki z grupy niebiologicznych DMARDs inne niż MTX, a 28,9% otrzymywało ryzankizumab w monoterapii.
Odpowiedź kliniczna
W 24. tygodniu leczenie ryzankizumabem w porównaniu z placebo skutkowało istotną poprawą w miarach aktywności choroby. W obu badaniach pierwszorzędowym punktem końcowym był odsetek uczestników, którzy w 24. tygodniu osiągnęli odpowiedź ACR20 (poprawa o ≥20% wg American College of Rheumatology). Istotne wyniki skuteczności przedstawiono w Tabeli 9.
Tabela 9. Wyniki skuteczności w badaniach KEEPSAKE1 i KEEPSAKE2
| KEEPSAKE1 | KEEPSAKE2 | |||||||||
| Punkt końcowy | Placebo N=481 n (%) | Ryzankizumab N=483 n (%) | Placebo N=219 n (%) | Ryzankizumab N=224 n (%) | ||||||
| Odpowiedź ACR20 | ||||||||||
| Tydzień 16. | 161 (33,4) | 272 (56,3) a | 55 (25,3) | 108 (48,3) a | ||||||
| Tydzień 24. | 161 (33,5) | 277 (57,3) a | 58 (26,5) | 115 (51,3) a | ||||||
| Tydzień 52.* | - | 338/433 (78,1) | - | 131/191 (68,6) | ||||||
| Odpowiedź ACR50 | ||||||||||
| Tydzień 24. | 54 (11,3) | 162 (33,4) b | 20 (9,3) | 59 (26,3) b | ||||||
| Tydzień 52.* | - | 209/435 (48,0) | - | 72/192 (37,5) | ||||||
| Odpowiedź ACR70 | ||||||||||
| Tydzień 24. | 23 (4,7) | 74 (15,3) b | 13 (5,9) | 27 (12,0) c | ||||||
| Tydzień 52.* | - | 125/437 (28,6) | - | 37/192 (19,3) | ||||||
| Ustąpienie zapalenia przyczepów ścięgnistych (LEI=0) | ||||||||||
| Tydzień 24.* | 156/448 (34,8) d | 215/444 (48,4) a, d | - | - | ||||||
| Tydzień 52.* | - | 244/393 (62,1) d | - | - | ||||||
| Ustąpienie zapalenia palców (LDI=0) | ||||||||||
| Tydzień 24.* | 104/204 (51,0) e | 128/188 (68,1) a, e | - | - | ||||||
| Tydzień 52.* | - | 143/171 (83,6) e | - | - | ||||||
| Osiągnięcie minimalnej aktywności choroby (ang. Minimal Disease Activity, MDA) | ||||||||||
| Tydzień 24. | 49 (10,2) | 121 (25,0) a | 25 (11,4) | 57 (25,6) a | ||||||
| Tydzień 52.* | - | 183/444 (41,2) | - | 61/197 (31,0) | ||||||
*dane dla dostępnych uczestników badania przedstawiono w formacie n/N obserwowanych (%)
| ||||||||||
Odpowiedź na leczenie – przebieg w czasie
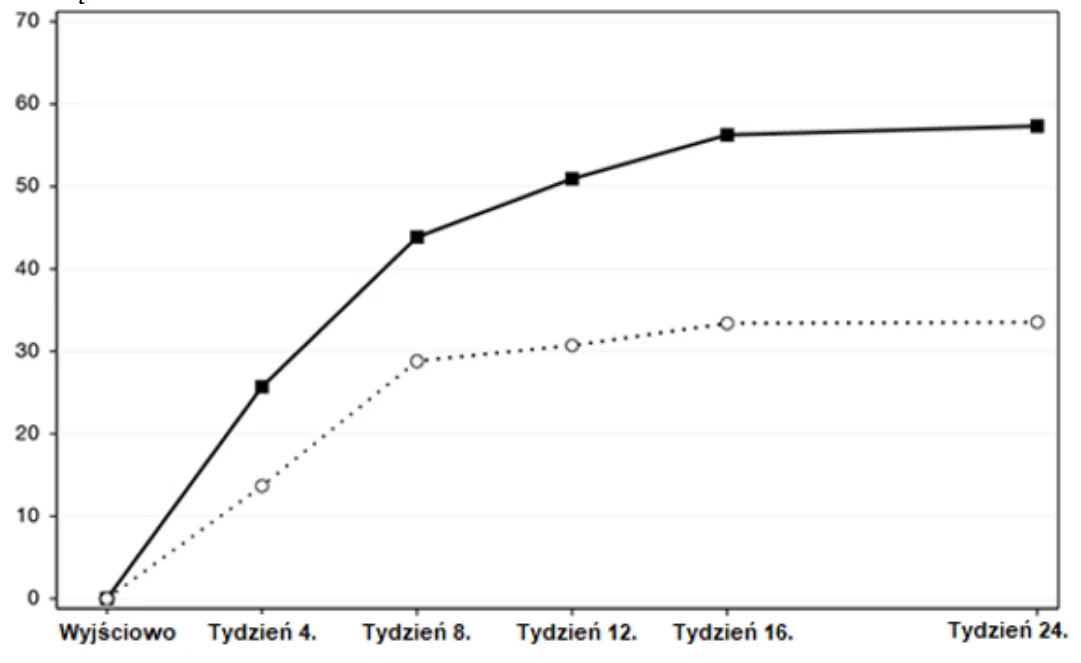
W badaniu KEEPSAKE1 większy odsetek odpowiedzi ACR20 obserwowano w grupie otrzymującej ryzankizumab w porównaniu z placebo już w 4. tygodniu (25,7%) i ta różnica między grupami utrzymywała się do 24. tygodnia (Rycina 5).
Rycina 5. Procent uczestników osiągających odpowiedź ACR20 w badaniu KEEPSAKE1 do
- 24. tygodnia włącznie
Czę
st
ość
odpowi
edzi
ACR20 (
%)
Wizyta
∙∙∙○∙∙∙ Placebo (N=481) ──■── Ryzankizumab (N=483)
Większy odsetek odpowiedzi ACR20 dla ryzankizumabu versus placebo obserwowano już w 4. tygodniu u 19,6% uczestników badania KEEPSAKE2.
W grupach otrzymujących ryzankizumab obserwowane odpowiedzi na leczenie były podobne niezależnie od jednocześnie stosowanych leków z grupy niebiologicznych DMARDs, liczby wcześniej stosowanych leków z grupy niebiologicznych DMARDs, wieku, płci, rasy i BMI. W badaniu KEEPSAKE2 odpowiedzi na leczenie obserwowano niezależnie od wcześniej stosowanego leczenia biologicznego.
Profil bezpieczeństwa stosowania ryzankizumabu przy narażeniu przez okres do 52 tygodni był zgodny z profilem obserwowanym w okresie do 24 tygodni.
W obu badaniach odsetek uczestników spełniających zmodyfikowane kryteria PsARC (ang. PsA Response Criteria) w 24. tygodniu był większy u uczestników otrzymujących ryzankizumab w porównaniu z placebo. Ponadto, uczestnicy otrzymujący ryzankizumab osiągnęli większą poprawę ocenianą wskaźnikiem aktywności choroby (ang. Disease Activity Score) (dla 28 stawów) z uwzględnieniem stężenia białka C-reaktywnego (DAS28-CRP) w porównaniu z placebo w 24. tygodniu. Poprawa mierzona PsARC i DAS28-CRP utrzymywała się do 52. tygodnia włącznie.
Leczenie ryzankizumabem skutkowało poprawą w zakresie poszczególnych składowych kryteriów ACR, w kwestionariuszu oceny stanu zdrowia – wskaźnik niepełnosprawności (ang. Health Assessment Questionnaire – Disability Index, HAQ-DI), w ocenie dolegliwości bólowych oraz stężeniu wysoko czułego białka C-reaktywnego (hsCRP) w porównaniu z placebo.
U uczestników z ŁZS leczenie ryzankizumabem skutkowało statystycznie istotną poprawą skórnych objawów łuszczycy.
Leczenie ryzankizumabem skutkowało statystycznie istotną poprawą zmodyfikowanego wskaźnika nasilenia łuszczycy paznokci (ang. modified Nail Psoriasis Severity Index, mNAPSI) oraz 5 punktowej ogólnej oceny łuszczycy paznokci przez lekarza (ang. Physician’s Global Assessment of Fingernail
Psoriasis, PGA-F) u uczestników z łuszczycą paznokci w czasie rozpoczynania udziału w badaniu KEEPSAKE1 (67,3%). Ta poprawa utrzymywała się do 52. tygodnia włącznie (patrz Tabela 10).
Tabela 10. Wyniki skuteczności w łuszczycy paznokci w badaniu KEEPSAKE1
| Placebo N=338 | Ryzankizumab N=309 | ||||
| mNAPSI – zmiana względem wartości wyjściowej a | |||||
| Tydzień 24. | -5,57 | -9,76 b | |||
| Tydzień 52. | - | -13,64 | |||
| PGA-F - zmiana względem wartości wyjściowej a | |||||
| Tydzień 24. | -0,4 | -0,8 b | |||
| Tydzień 52. | - | -1,2 | |||
| PGA-F czysta/minimalna i poprawa ≥2. stopnia c | |||||
| Tydzień 24. n (%) | 30 (15,9) | 71 | |||
| (37,8) d | |||||
| Tydzień 52. n (%) | - | 105 (58,0) | |||
| |||||
Odpowiedź radiologiczna
W badaniu KEEPSAKE1 zahamowanie postępu uszkodzeń strukturalnych oceniano metodą radiologiczną i wyrażano jako zmianę w 24. tygodniu względem wartości wyjściowej w zmodyfikowanej całkowitej skali Sharpa (ang. modified Total Sharp Score, mTSS). Ocenę w skali mTSS zmodyfikowano uwzględniając w niej dystalne stawy międzypaliczkowe (DIP) rąk. W 24. tygodniu średni postęp uszkodzenia strukturalnego w grupie otrzymującej ryzankizumab (średnia ocena mTSS 0,23) nie był statystycznie istotny w porównaniu z grupą otrzymującą placebo (średnia ocena mTSS 0,32). W 24. tygodniu odsetek pacjentów, u których nie stwierdzono postępu choroby w badaniu radiologicznym (definiowany jako zmiana mTSS ≤ 0 względem wartości wyjściowej) był większy w grupie otrzymującej ryzankizumab (92,4%) w porównaniu z grupą otrzymującą placebo (87,7%). Odpowiedź ta utrzymywała się do 52. tygodnia włącznie.
Funkcjonowanie fizyczne i jakość życia związana ze zdrowiem
W obu badaniach w 24. tygodniu u uczestników leczonych ryzankizumabem wykazano statystycznie istotną poprawę względem wartości wyjściowej w zakresie funkcjonowania fizycznego na podstawie oceny wskaźnika HAQ-DI (KEEPSAKE1, -0,31) w porównaniu z placebo (-0,11) (p≤ 0,001), (KEEPSAKE2, -0,22) w porównaniu z placebo (-0,05) (p≤0,001). W 24. tygodniu u istotnie większego odsetka uczestników osiągnięto klinicznie znaczące zmniejszenie wskaźnika HAQ-DI o co najmniej 0,35 od wartości wyjściowej w grupie otrzymującej ryzankizumab w porównaniu z grupą otrzymującą placebo. Poprawę w zakresie funkcjonowania fizycznego utrzymano do 52. tygodnia włącznie.
W obu badaniach w 24. tygodniu u uczestników leczonych ryzankizumabem wystąpiła istotna poprawa łącznego wyniku oceny składowych dotyczących zdrowia fizycznego w kwestionariuszu SF-36 V2 oraz wyniku dotyczącego zmęczenia w skali FACIT-Fatigue w porównaniu z placebo. Poprawę utrzymano do 52. tygodnia włącznie.
Wyjściowo zgłoszono występowanie postaci osiowej łuszczycowego zapalenia stawów u 19,6% uczestników w badaniu KEEPSAKE1 (u 7,9% rozpoznanie na podstawie badania rentgenowskiego lub rezonansem magnetycznym) i u 19,6% uczestników w badaniu KEEEPSAKE2 (u 5% rozpoznanie na podstawie badania rentgenowskiego lub rezonansem magnetycznym). W 24. tygodniu uczestnicy z klinicznym rozpoznaniem postaci osiowej łuszczycowego zapalenia stawów, których leczono ryzankizumabem wykazali poprawę wskaźnika aktywności zesztywniającego zapalenia stawów kręgosłupa (ang. Bath Ankylosing Spondylitis Disease Activity Index, BASDAI) względem wartości wyjściowej w porównaniu z placebo. Poprawa utrzymywała się do 52. tygodnia włącznie. Dowody na skuteczność ryzankizumabu u uczestników z artropatią łuszczycową przypominającą zesztywniające zapalenie stawów kręgosłupa potwierdzoną badaniem rentgenowskim lub rezonansu magnetycznego są niewystarczające z powodu niewielkiej liczby przebadanych osób.
Dzieci i młodzież
Łuszczyca plackowata u dzieci i młodzieży
Skuteczność, bezpieczeństwo stosowania i farmakokinetykę ryzankizumabu oceniano łącznie u 137 dzieci i młodzieży w wieku od 6 do poniżej 18 lat w czteroczęściowym badaniu (OptIMMize-1), w którym wzięło udział odpowiednio 12, 82, 13 i 30 pacjentów w Częściach 1., 2.,
- 3. i 4. Uczestnicy, którzy ukończyli to badanie mieli możliwość wzięcia udziału w otwartym badaniu kontynuacyjnym OptIMMize-2.
OptIMMize-1
Część 2. badania była randomizowaną, zaślepioną dla oceniającego pod względem oceny skuteczności kohortą z czynnym leczeniem, która obejmowała dzieci i młodzież w wieku od 12 do poniżej 18 lat. Część 4. badania była jednoramienną kohortą leczenia otwartego, która obejmowała dzieci w wieku od 6 do poniżej 12 lat. U pacjentów włączonych do badania występowała łuszczyca plackowata
o nasileniu umiarkowanym do ciężkiego, definiowana jako zmieniona chorobowo powierzchnia ciała (BSA) ≥10% z wynikiem sPGA ≥3 lub wynikiem PASI ≥12.
W Części 2. i Części 4. pacjenci o masie ciała ≥40 kg otrzymywali ryzankizumab w dawce 150 mg, a pacjenci o masie ciała <40 kg otrzymywali ryzankizumab w dawce 55 mg w tygodniu 0. i tygodniu 4., a następnie co 12 tygodni. Pierwszorzędowymi punktami końcowymi były: sPGA – stan czysty lub prawie czysty (0 lub 1) oraz PASI 75 w tygodniu 16.
W Części 2. mediana wyjściowego wyniku PASI u pacjentów wynosiła 15,7, a mediana BSA wynosiła 18,0%. Łącznie 3,7% pacjentów otrzymywało wcześniej leczenie biologiczne. Pacjentów przydzielono losowo w stosunku 2:1 do grupy otrzymującej ryzankizumab (N=54) lub ustekinumab (N=28). Uczestnicy zrandomizowani do grupy otrzymującej ustekinumab otrzymywali dawkę 0,75 mg/kg w przypadku pacjentów o masie ciała <60 kg; 45 mg u pacjentów o masie ciała od 60 do <100 kg; 90 mg u pacjentów o masie ciała ≥100 kg w tygodniu 0. i tygodniu 4. W tygodniu 16. pacjentów otrzymujących ustekinumab przestawiono na ryzankizumab co 12 tygodni. Czas trwania leczenia wynosił do 68 tygodni.
W Części 4. mediana wyjściowego wyniku PASI u pacjentów wynosiła 14,7, a mediana powierzchni ciała (BSA) 14,5%. Łącznie 3,3% pacjentów otrzymywało wcześniej leczenie biologiczne. Czas trwania leczenia wynosił 52 tygodnie.
Wyniki dotyczące skuteczności z wykorzystaniem statystyki opisowej w badaniu OptIMMize-1 w 16. tygodniu początkowego leczenia przedstawiono poniżej (patrz Tabela 11).
Tabela 11. Wyniki skuteczności w badaniu OptIMMize-1 w tygodniu 16.
| Część 2. | Część 4. | ||
Ryzankizumab (N=54) n (%) | Ustekinumab (N=28) n (%) | Ryzankizumab (N=30) n (%) | |
| sPGA skóra czysta lub prawie czysta (0 lub 1)a | 43 (79,6) | 21 (75,0) | 27 (90,0) |
| PASI 75 a | 46 (85,2) | 24 (85,7) | 26 (86,7) |
| PASI 90 | 35 (64,8) | 17 (60,7) | 23 (76,7) |
| PASI 100 | 22 (40,7) | 5 (17,9) | 13 (43,3) |
| sPGA skóra czysta (0) | 22 (40,7) | 5 (17,9) | 13 (43,3) |
| a Łączne pierwszorzędowe punkty końcowe | |||
Skuteczność utrzymywała się do tygodnia 52., co oceniono na podstawie punktów końcowych przedstawionych w Tabeli 11.
W Części 2. pacjenci początkowo leczeni ryzankizumabem, którzy osiągnęli wynik sPGA skóra czysta lub prawie czysta w tygodniu 16., zostali ponownie zrandomizowani do kontynuowania leczenia ryzankizumabem co 12 tygodni do tygodnia 52. (N=22) lub do przerwania leczenia (N=21). W
- 52. tygodniu 95,5% (21/22) pacjentów kontynuujących leczenie ryzankizumabem utrzymało wynik sPGA skóra czysta lub prawie czysta w porównaniu z 42,9% (9/21) w przypadku pacjentów, którzy przerwali leczenie ryzankizumabem.
W Części 2. zgłoszono poprawę jakości życia związanej ze zdrowiem w porównaniu z wartością wyjściową u pacjentów leczonych ryzankizumabem i ustekinumabem, mierzoną wskaźnikiem jakości życia w dermatologii dziecięcej (ang. Children’s Dermatology Life Quality Index, CDLQI: odpowiednio -7,4 i -6,8) w tygodniu 16. leczenia początkowego.
W Części 2., wśród pacjentów z wyjściowym wynikiem oceny świądu wynoszącym co najmniej 4 punkty, u 64,9% (24/37) pacjentów leczonych ryzankizumabem i u 57,1% (8/14) pacjentów leczonych ustekinumabem obserwowano poprawę świądu w 16. tygodniu leczenia początkowego, mierzoną zmniejszeniem o co najmniej 4 punkty w 11-punktowej numerycznej skali oceny świądu (ang. Itch Numeric Rating Scale, ITCH NC).
OptIMMize-2
W badaniu OptIMMize-2 oceniano długoterminową skuteczność, bezpieczeństwo stosowania i tolerancję ryzankizumabu w dawce 150 mg lub 55 mg (w zależności od masy ciała) podawanego co 12 tygodni u 129 dzieci i młodzieży w wieku od 6 do poniżej 18 lat z umiarkowaną do ciężkiej łuszczycą plackowatą, które ukończyły udział w badaniu OptIMMize-1. W badaniu OptiIMMize-2 wskaźniki odpowiedzi PASI 75/90/100 i sPGA (skóra czysta lub prawie czysta) utrzymały się u 36 pacjentów, którzy kontynuowali leczenie ryzankizumabem do tygodnia 108.
Europejska Agencja Leków wstrzymała obowiązek dołączania wyników badań produktu leczniczego Skyrizi w jednej lub kilku podgrupach populacji dzieci i młodzieży w leczeniu łuszczycowego zapalenia stawów (stosowanie u dzieci i młodzieży, patrz punkt 4.2).
5.2 Właściwości farmakokinetyczne
Farmakokinetyka ryzankizumabu była podobna u uczestników badań klinicznych z łuszczycą plackowatą i z łuszczycowym zapaleniem stawów.
Wchłanianie
Ryzankizumab wykazał liniową farmakokinetykę z proporcjonalnym do dawki zwiększeniem ekspozycji w zakresach wielkości dawki 18 mg do 300 mg i 0,25 mg/kg mc. do 1 mg/kg mc. po podaniu podskórnym oraz 200 mg do 1200 mg i 0,01 mg/kg mc. do 5 mg/kg mc. po podaniu dożylnym.
Po wstrzyknięciu podskórnym, ryzankizumab osiągał maksymalne stężenie w osoczu między
- 3. - 14. dniem, a oszacowana bezwzględna biodostępność wynosiła 89%. Po podaniu dawki 150 mg w tygodniu 0. i w tygodniu 4., a następnie co 12 tygodni, oszacowane maksymalne i minimalne stężenia w osoczu w stanie stacjonarnym wynosiły odpowiednio 12 μg/ml i 2 μg/ml.
Wykazano biorównoważność pomiędzy pojedynczym wstrzyknięciem ryzankizumabu w dawce 150 mg a dwoma wstrzyknięciami ryzankizumabu w dawce 75 mg w ampułko-strzykawce. Biorównoważność wykazano również pomiędzy ryzankizumabem w dawce 150 mg w ampułko-strzykawce a wstrzykiwaczem półautomatycznym napełnionym.
Dystrybucja
W badaniach III fazy u pacjentów z łuszczycą średnia (±odchylenie standardowe) objętość dystrybucji w stanie stacjonarnym (VSS) ryzankizumabu wynosiła 11,4 (±2,7) l, co wskazuje, że dystrybucja ryzankizumabu jest przede wszystkim ograniczona do przestrzeni naczyniowej i śródmiąższowej.
Metabolizm
Stosowane w lecznictwie przeciwciała monoklonalne IgG są zwykle rozkładane do mniejszych peptydów i aminokwasów za pośrednictwem szlaków katabolicznych, w taki sam sposób jak endogenne immunoglobuliny typu G (IgG). Nie oczekuje się, aby ryzankizumab był metabolizowany przez enzymy cytochromu P450.
Eliminacja
W badaniach III fazy u pacjentów z łuszczycą, średni (±odchylenie standardowe) klirens ogólnoustrojowy (CL) ryzankizumabu wynosił 0,3 (±0,1) l/dobę. W badaniach III fazy u pacjentów z łuszczycą, średni okres półtrwania ryzankizumabu w końcowej fazie eliminacji wynosił od 28 do 29 dni.
Ryzankizumab jest przeciwciałem monoklonalnym IgG1 i dlatego nie oczekuje się, aby był usuwany przez nerki w procesie filtracji kłębuszkowej lub wydalany z moczem jako nienaruszona cząsteczka.
Liniowość lub nieliniowość
Po podaniu podskórnym u zdrowych osób lub pacjentów z łuszczycą ryzankizumab wykazywał liniową farmakokinetykę z w przybliżeniu proporcjonalnym do dawki zwiększeniem ekspozycji ogólnoustrojowej (Cmax oraz AUC) w ocenianych zakresach wielkości dawki 18 mg do 300 mg lub 0,25 mg/kg mc. do 1 mg/kg mc. podanej podskórnie.
Interakcje
U pacjentów z łuszczycą plackowatą przeprowadzono badanie interakcji, aby ocenić wpływ wielokrotnego podawania ryzankizumabu na farmakokinetykę substratów markerów aktywności cytochromu P450 (CYP). Ekspozycja na kofeinę (substrat CYP1A2), warfarynę (substrat CYP2C9), omeprazol (substrat CYP2C19), metoprolol (substrat CYP2D6) i midazolam (substrat CYP3A) po leczeniu ryzankizumabem była porównywalna do ekspozycji przed leczeniem ryzankizumabem, co wskazuje na brak klinicznie istotnych interakcji z udziałem tych enzymów.
Analizy farmakokinetyki populacyjnej wykazały, że na ekspozycję na ryzankizumab nie wpływało równoczesne leczenie stosowane przez niektórych pacjentów z łuszczycą plackowatą lub łuszczycowym zapaleniem stawów podczas badań klinicznych.
Specjalne grupy pacjentów
Dzieci i młodzież
Ekspozycja na ryzankizumab u pacjentów w wieku od 6 do poniżej 18 lat z łuszczycą plackowatą była podobna do obserwowanej u dorosłych. W zalecanych schematach dawkowania ocenianych u tych pacjentów szacowane mediany maksymalnego i minimalnego stężenia w osoczu w stanie stacjonarnym wynosiły odpowiednio 15,7 i 2,3 µg/ml u pacjentów o masie ciała ≥40 kg oraz 11,1 i 1,6 µg/ml u pacjentów o masie ciała <40 kg.
Pacjenci w podeszłym wieku
Spośród 2 234 pacjentów z łuszczycą plackowatą otrzymujących ryzankizumab, 243 pacjentów miało 65 lat lub więcej, a 24 pacjentów miało 75 lat lub więcej. Spośród 1 542 pacjentów z łuszczycowym zapaleniem stawów otrzymujących ryzankizumab, 246 pacjentów miało 65 lat lub więcej, a 34 pacjentów miało 75 lat i więcej. Ogólnie, nie stwierdzono różnic w ekspozycji na ryzankizumab między młodszymi i starszymi pacjentami, którzy otrzymali ryzankizumab.
Pacjenci z zaburzeniami czynności nerek lub wątroby
Nie przeprowadzono specjalnych badań w celu oceny wpływu zaburzeń czynności nerek lub wątroby na farmakokinetykę ryzankizumabu. Na podstawie analiz farmakokinetyki populacyjnej można stwierdzić, że stężenie kreatyniny w surowicy, klirens kreatyniny oraz markery czynności wątroby (AlAT/AspAT/bilirubina) nie miały znaczącego wpływu na klirens ryzankizumabu u osób z łuszczycą plackowatą lub z łuszczycowym zapaleniem stawów.
Jako przeciwciało monoklonalne IgG1 ryzankizumab jest głównie wydalany w wyniku wewnątrzkomórkowych procesów katabolicznych i nie oczekuje się, aby był metabolizowany z udziałem enzymów wątrobowych cytochromu P450 lub wydalany przez nerki.
Masa ciała
Klirens i objętość dystrybucji ryzankizumabu zwiększają się wraz ze zwiększaniem się masy ciała, co może prowadzić do zmniejszonej skuteczności u pacjentów z dużą masą ciała (> 130 kg). Jednakże powyższa obserwacja dotyczy ograniczonej liczby pacjentów. Obecnie nie zaleca się dostosowywania dawki w zależności od masy ciała u pacjentów dorosłych.
Płeć lub rasa
Płeć lub rasa nie wpływały istotnie na klirens ryzankizumabu u dorosłych osób z łuszczycą plackowatą lub łuszczycowym zapaleniem stawów. W klinicznym badaniu farmakokinetyki u zdrowych ochotników nie zaobserwowano klinicznie znaczących różnic w ekspozycji na ryzankizumab u chińskich i japońskich uczestników badania w porównaniu z uczestnikami rasy kaukaskiej.
5.3 Przedkliniczne dane o bezpieczeństwie
Dane niekliniczne uzyskane w badaniach toksyczności po podaniu wielokrotnym, w tym badania bezpieczeństwa farmakologicznego oraz wzmocnione badanie toksyczności rozwojowej przed i po urodzeniu u małp cynomolgus nie ujawniły żadnego szczególnego zagrożenia dla ludzi. Małpom podawano dawki do 50 mg/kg mc./tydzień [co dawało ekspozycję około 70 razy większą niż ekspozycja kliniczna po podaniu maksymalnej zalecanej dawki u ludzi (ang. maximum recommended human dose, MRHD)].
Nie badano potencjalnego działania mutagennego lub rakotwórczego ryzankizumabu. W trwającym 26 tygodni badaniu toksyczności przewlekłej na małpach cynomolgus, w którym stosowano dawki do 50 mg/kg mc./tydzień (ekspozycja była około 70 razy większa niż ekspozycja kliniczna po podaniu MRHD) nie zaobserwowano zmian przednowotworowych lub nowotworowych oraz nie stwierdzono niepożądanych działań immunotoksycznych lub oddziaływania na układ sercowo-naczyniowy.
6. DANE FARMACEUTYCZNE
6.1 Wykaz substancji pomocniczych
Sodu octan trójwodny
Kwas octowy
Trehaloza dwuwodna
Polisorbat 20
Woda do wstrzykiwań
6.2 Niezgodności farmaceutyczne
Nie mieszać tego produktu leczniczego z innymi produktami leczniczymi, ponieważ nie wykonano badań dotyczących zgodności.
6.3 Okres ważności
2 lata
6.4 Specjalne środki ostrożności podczas przechowywania
Przechowywać w lodówce (2°C - 8°C). Nie zamrażać.
Przechowywać wstrzykiwacz półautomatyczny napełniony lub ampułko-strzykawkę(-i) w opakowaniu zewnętrznym (pudełku tekturowym) w celu ochrony przed światłem.
Produkt leczniczy Skyrizi we wstrzykiwaczu półautomatycznym napełnionym lub w ampułko-strzykawce można przechowywać poza lodówką (w temperaturze do maksymalnie 25°C) przez okres do 24 godzin w oryginalnym pudełku tekturowym w celu ochrony przed światłem.
6.5 Rodzaj i zawartość opakowania
Skyrizi 150 mg roztwór do wstrzykiwań we wstrzykiwaczu półautomatycznym napełnionym
Ampułko-strzykawka ze szkła we wstrzykiwaczu półautomatycznym napełnionym z automatyczną osłonką igły.
Skyrizi 150 mg roztwór do wstrzykiwań w ampułko-strzykawce
Ampułko-strzykawka ze szkła z zamocowaną na stałe igłą z nasadką osłaniającą oraz z automatycznym zabezpieczeniem igły.
Produkt leczniczy Skyrizi 150 mg jest dostępny w opakowaniach zawierających 1 wstrzykiwacz półautomatyczny napełniony lub 1 ampułko-strzykawkę.
Skyrizi 75 mg roztwór do wstrzykiwań w ampułko-strzykawce
Ampułko-strzykawka ze szkła z zamocowaną na stałe igłą z nasadką osłaniającą oraz z automatycznym zabezpieczeniem igły.
Produkt leczniczy Skyrizi 75 mg jest dostępny w opakowaniach zawierających 2 ampułko-strzykawki.
Nie wszystkie wielkości opakowań muszą znajdować się w obrocie.
6.6 Specjalne środki ostrożności dotyczące usuwania i przygotowania produktu leczniczego do
stosowania
Skyrizi 150 mg roztwór do wstrzykiwań we wstrzykiwaczu półautomatycznym napełnionym
Przed wykonaniem wstrzyknięcia należy wyjąć z lodówki produkt leczniczy w pudełku tekturowym i pozostawić do osiągnięcia temperatury pokojowej, chroniąc przed bezpośrednim światłem słonecznym (odczekać 30 do 90 minut). Nie wyjmować wstrzykiwacza półautomatycznego napełnionego z pudełka tekturowego.
Roztwór powinien być bezbarwny do żółtego i przezroczysty do lekko opalizującego.
Skyrizi 150 mg i 75 mg roztwór do wstrzykiwań w ampułko-strzykawce
Przed wykonaniem wstrzyknięcia, można wyjąć z lodówki produkt leczniczy w pudełku tekturowym i pozostawić do osiągnięcia temperatury pokojowej, chroniąc przed bezpośrednim światłem słonecznym (odczekać 15 do 30 minut). Nie wyjmować ampułko-strzykawki z pudełka tekturowego.
Roztwór powinien być bezbarwny do żółtego i przezroczysty do lekko opalizującego.
Aby podać pełną dawkę 150 mg, należy wstrzyknąć zawartość dwóch ampułko-strzykawek w dawce 75 mg.
Ogólne specjalne środki ostrożności
Przed podaniem należy dokładnie obejrzeć każdy wstrzykiwacz półautomatyczny napełniony lub każdą ampułko-strzykawkę. Roztwór może zawierać kilka przezroczystych lub białych cząstek pochodzących z produktu. Produktu leczniczego Skyrizi nie należy stosować, jeśli rozwór jest mętny lub ma zmienioną barwę, lub zawiera duże cząstki. Nie wstrząsać wstrzykiwacza półautomatycznego napełnionego ani ampułko-strzykawki.
Szczegółowe instrukcje użycia leku znajdują się w ulotce dołączonej do opakowania.
Każdy wstrzykiwacz półautomatyczny napełniony lub każda ampułko-strzykawka przeznaczone są wyłącznie do jednorazowego użycia.
Wszelkie niewykorzystane resztki produktu leczniczego lub jego odpady należy usunąć zgodnie z lokalnymi przepisami.
7. PODMIOT ODPOWIEDZIALNY POSIADAJĄCY POZWOLENIE NA DOPUSZCZENIE DO OBROTU
AbbVie Deutschland GmbH & Co. KG
Knollstrasse
67061 Ludwigshafen
Niemcy
8. NUMERY POZWOLEŃ NA DOPUSZCZENIE DO OBROTU
Skyrizi 150 mg roztwór do wstrzykiwań we wstrzykiwaczu półautomatycznym napełnionym
EU/1/19/1361/002
Skyrizi 150 mg roztwór do wstrzykiwań w ampułko-strzykawce
EU/1/19/1361/003
Skyrizi 75 mg roztwór do wstrzykiwań w ampułko-strzykawce
EU/1/19/1361/001
9. DATA WYDANIA PIERWSZEGO POZWOLENIA NA DOPUSZCZENIE DO OBROTU
I DATA PRZEDŁUŻENIA POZWOLENIA
Data wydania pierwszego pozwolenia na dopuszczenie do obrotu: 26 kwietnia 2019 Data ostatniego przedłużenia pozwolenia: 5 stycznia 2024
10. DATA ZATWIERDZENIA LUB CZĘŚCIOWEJ ZMIANY TEKSTU
CHARAKTERYSTYKI PRODUKTU LECZNICZEGO
Szczegółowe informacje o tym produkcie leczniczym są dostępne na stronie internetowej Europejskiej Agencji Leków https://www.ema.europa.eu.
Skyrizi 55 mg roztwór do wstrzykiwań w ampułko-strzykawce
1. NAZWA PRODUKTU LECZNICZEGO
Skyrizi 55 mg roztwór do wstrzykiwań w ampułko-strzykawce
2. SKŁAD JAKOŚCIOWY I ILOŚCIOWY
Każda ampułko-strzykawka zawiera 55 mg ryzankizumabu w 0,37 ml roztworu.
Ryzankizumab jest humanizowanym przeciwciałem monoklonalnym należącym do podklasy 1 immunoglobuliny typu G (IgG1), wytworzonym w komórkach jajnika chomika chińskiego z wykorzystaniem techniki rekombinacji DNA.
Substancje pomocnicze o znanym działaniu
Ten produkt leczniczy zawiera 0,07 mg polisorbatu 20 w każdej dawce 55 mg.
Pełny wykaz substancji pomocniczych, patrz punkt 6.1.
3. POSTAĆ FARMACEUTYCZNA
Roztwór do wstrzykiwań (wstrzyknięcie)
Roztwór jest bezbarwny do żółtego i przezroczysty do lekko opalizującego.
4. SZCZEGÓŁOWE DANE KLINICZNE
4.1 Wskazania do stosowania
Łuszczyca plackowata u dzieci i młodzieży
Produkt leczniczy Skyrizi jest wskazany w leczeniu umiarkowanej do ciężkiej łuszczycy plackowatej u dzieci i młodzieży w wieku od 6 lat, którzy kwalifikują się do leczenia ogólnego.
4.2 Dawkowanie i sposób podawania
Niniejszy produkt leczniczy jest przeznaczony do stosowania zgodnie z zaleceniami i pod nadzorem lekarza mającego doświadczenie w rozpoznawaniu i leczeniu chorób, w których wskazany jest produkt leczniczy Skyrizi.
Dawkowanie
Łuszczyca plackowata u dzieci i młodzieży (w wieku od 6 do poniżej 18 lat)
Zalecana dawka dla dzieci i młodzieży jest ustalana na podstawie masy ciała (Tabela 1) i podawana we wstrzyknięciach podskórnych w tygodniu 0. i w tygodniu 4., a następnie co 12 tygodni.
Tabela 1. Zalecana dawka w łuszczycy plackowatej u dzieci i młodzieży
| Masa ciała w momencie dawkowania | Zalecana dawka |
| <40 kg | 55 mg (podawane jako jedno wstrzyknięcie dawki 55 mg w ampułko-strzykawce) |
| ≥40 kg | 150 mg (podawane jako dwa wstrzyknięcia dawki 75 mg w ampułko-strzykawce lub jedno wstrzyknięcie dawki 150 mg we wstrzykiwaczu półautomatycznym napełnionym lub w ampułko-strzykawce)* |
*Dla dzieci i młodzieży o masie ciała co najmniej 40 kg należy zapoznać się z Charakterystyką Produktu Leczniczego Skyrizi wstrzykiwacz półautomatyczny napełniony w dawce 150 mg, ampułko-strzykawka w dawce 150 mg oraz ampułko-strzykawka w dawce 75 mg.
W przypadku powyższego wskazania należy rozważyć zaprzestanie leczenia u pacjentów, którzy nie wykazali odpowiedzi po 16 tygodniach leczenia. U niektórych pacjentów z łuszczycą plackowatą z początkową częściową odpowiedzią na leczenie może następnie wystąpić poprawa, gdy leczenie jest kontynuowane dłużej niż przez 16 tygodni.
Pominięcie podania dawki
W przypadku pominięcia dawki, należy ją podać jak najszybciej. Kolejną dawkę należy podać w ustalonym pierwotnie czasie.
Specjalne populacje
Zaburzenia czynności nerek lub wątroby
Nie przeprowadzono badań w celu oceny wpływu zaburzeń czynności wątroby lub nerek na farmakokinetykę ryzankizumabu. Ogólnie, nie oczekuje się, aby te zaburzenia miały istotny wpływ na farmakokinetykę przeciwciał monoklonalnych i nie uważa się, aby konieczne było dostosowanie dawki (patrz punkt 5.2).
Dzieci i młodzież
Nie jest właściwe stosowanie ryzankizumabu w leczeniu umiarkowanej do ciężkiej łuszczycy plackowatej u dzieci w wieku poniżej 6 lat.
Pacjenci z nadwagą
Nie jest konieczne dostosowanie dawki (patrz punkt 5.2).
Sposób podawania
Produkt leczniczy Skyrizi podaje się we wstrzyknięciu podskórnym.
Wstrzyknięcie musi być podane w udo lub brzuch. Pacjenci nie powinni wykonywać wstrzyknięć w okolicach, gdzie występuje bolesność skóry, siniaki, zaczerwienienie, stwardnienie lub zmiany łuszczycowe.
Po odpowiednim przeszkoleniu zapoznającym z techniką podskórnego wstrzykiwania, pacjenci mogą samodzielnie wstrzykiwać sobie produkt leczniczy Skyrizi. U dzieci i młodzieży w wieku od 10 do poniżej 18 lat zaleca się podawanie produktu leczniczego Skyrizi przez osobę dorosłą lub pod jej nadzorem. U dzieci w wieku od 6 do poniżej 10 lat produkt leczniczy Skyrizi powinna podawać osoba dorosła. Należy poinformować pacjentów o konieczności zapoznania się z „Instrukcją użycia leku” w ulotce dołączonej do opakowania przed podaniem produktu.
Wstrzyknięcia produktu leczniczego Skyrizi w górną zewnętrzną powierzchnię ramienia może wykonywać wyłącznie personel medyczny lub opiekun pacjenta.
4.3 Przeciwwskazania
Nadwrażliwość na substancję czynną lub na którąkolwiek substancję pomocniczą wymienioną w punkcie 6.1.
Istotne klinicznie czynne zakażenia (np. czynna gruźlica, patrz punkt 4.4).
4.4 Specjalne ostrzeżenia i środki ostrożności dotyczące stosowania
Identyfikowalność
W celu poprawienia identyfikowalności biologicznych produktów leczniczych należy czytelnie zapisać nazwę i numer serii podawanego produktu.
Zakażenia
Ryzankizumab może zwiększać ryzyko zakażenia.
U pacjentów z przewlekłym zakażeniem, nawracającymi zakażeniami w wywiadzie lub znanymi czynnikami ryzyka zakażenia należy zachować ostrożność podczas stosowania ryzankizumabu. Nie należy rozpoczynać leczenia ryzankizumabem u pacjentów z jakimkolwiek istotnym klinicznie czynnym zakażeniem do czasu jego wyleczenia lub do czasu wdrożenia odpowiedniego leczenia.
Pacjentów leczonych ryzankizumabem należy poinformować o konieczności zgłoszenia się do lekarza w przypadku pojawienia się objawów przedmiotowych lub podmiotowych istotnego klinicznie przewlekłego lub ostrego zakażenia. Jeśli u pacjenta wystąpi takie zakażenie lub nie ma odpowiedzi na standardowe leczenie zakażenia, pacjent powinien być ściśle monitorowany, a ryzankizumabu nie należy podawać aż do momentu ustąpienia objawów zakażenia.
Gruźlica
Przed rozpoczęciem leczenia ryzankizumabem, pacjentów należy poddać badaniom w celu wykluczenia zakażenia gruźlicą. Pacjentów otrzymujących ryzankizumab należy monitorować, aby ustalić, czy nie występują u nich objawy przedmiotowe i podmiotowe czynnej gruźlicy. Przed rozpoczęciem podawania ryzankizumabu należy rozważyć zastosowanie terapii przeciwgruźliczej u pacjentów z utajoną lub czynną gruźlicą w wywiadzie, u których nie można potwierdzić właściwie przeprowadzonego leczenia.
Szczepienia
Przed rozpoczęciem leczenia ryzankizumabem należy rozważyć przeprowadzenie wszystkich właściwych szczepień zgodnie z obowiązującymi zaleceniami odnośnie szczepień. Jeśli pacjent otrzymał żywą szczepionkę (wirusową lub bakteryjną) zaleca się, aby zaczekać co najmniej 4 tygodnie przed rozpoczęciem leczenia ryzankizumabem. Pacjenci leczeni ryzankizumabem nie powinni otrzymywać żywych szczepionek w trakcie leczenia i przez co najmniej 21 tygodni po jego zakończeniu (patrz punkt 5.2).
Reakcje nadwrażliwości
Podczas stosowania ryzankizumabu zgłaszano ciężkie reakcje nadwrażliwości, w tym anafilaksję (patrz punkt 4.8). W przypadku wystąpienia ciężkiej reakcji nadwrażliwości należy natychmiast przerwać podawanie ryzankizumabu i rozpocząć właściwe leczenie.
Substancje pomocnicze o znanym działaniu
Polisorbat
Ten produkt leczniczy zawiera 0,07 mg polisorbatu 20 w każdej dawce 55 mg. Polisorbaty mogą powodować reakcje alergiczne.
Sód
Ten produkt leczniczy zawiera mniej niż 1 mmol (23 mg) sodu w ampułko-strzykawce, to znaczy produkt leczniczy uznaje się za „wolny od sodu”.
4.5 Interakcje z innymi produktami leczniczymi i inne rodzaje interakcji
Nie oczekuje się, aby ryzankizumab był metabolizowany przez enzymy wątrobowe lub wydalany przez nerki. Nie oczekuje się interakcji pomiędzy ryzankizumabem a inhibitorami, induktorami lub substratami enzymów metabolizujących produkty lecznicze i nie ma konieczności dostosowania dawki (patrz punkt 5.2).
Równoczesne stosowanie terapii immunosupresyjnej lub fototerapii
Nie oceniano bezpieczeństwa stosowania i skuteczności ryzankizumabu w skojarzeniu z lekami immunosupresyjnymi, w tym z produktami biologicznymi lub fototerapią.
4.6 Wpływ na płodność, ciążę i laktację
Kobiety w wieku rozrodczym
Kobiety w wieku rozrodczym powinny stosować skuteczną metodę zapobiegania ciąży w trakcie leczenia i przez co najmniej 21 tygodni po jego zakończeniu.
Ciąża
Brak danych lub istnieją tylko ograniczone dane (mniej niż 300 kobiet w ciąży) dotyczące stosowania ryzankizumabu u kobiet w okresie ciąży. Badania na zwierzętach nie wykazały bezpośredniego ani pośredniego szkodliwego wpływu na reprodukcję. W celu zachowania ostrożności zaleca się unikanie stosowania ryzankizumabu w okresie ciąży.
Karmienie piersią
Nie wiadomo, czy ryzankizumab przenika do mleka ludzkiego. Wiadomo, że ludzkie immunoglobuliny typu G (IgG) przenikają do mleka matki w ciągu pierwszych kilku dni po porodzie, a wkrótce potem ich stężenie się obniża. W konsekwencji, w tym krótkim okresie nie można wykluczyć ryzyka dla karmionego piersią niemowlęcia. Należy podjąć decyzję, czy przerwać leczenie ryzankizumabem lub go nie stosować, biorąc pod uwagę korzyści karmienia piersią dla dziecka i korzyści leczenia ryzankizumabem dla kobiety.
Płodność
Nie badano wpływu ryzankizumabu na płodność u ludzi. Badania na zwierzętach nie wykazały bezpośredniego ani pośredniego szkodliwego wpływu na płodność.
4.7 Wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn
Ryzankizumab nie ma wpływu lub wywiera nieistotny wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn.
4.8 Działania niepożądane
Podsumowanie profilu bezpieczeństwa stosowania
Najczęściej zgłaszanymi działaniami niepożądanymi były zakażenia górnych dróg oddechowych (13,0% w łuszczycy).
Tabelaryczny wykaz działań niepożądanych
Wykaz działań niepożądanych ryzankizumabu ustalono na podstawie danych z badań klinicznych (Tabela 2) przedstawiono zgodnie z klasyfikacją układów i narządów MedDRA i częstością występowania: bardzo często (≥1/10), często (≥1/100 do < 1/10), niezbyt często (≥1/1 000 do <1/100), rzadko (≥1/10 000 do <1/1 000), bardzo rzadko (<1/10 000) i częstość nieznana (nie może być określona na podstawie dostępnych danych). W każdej grupie częstości działań niepożądanych przedstawiono zgodnie ze zmniejszającym się stopniem ciężkości.
Tabela 2: Wykaz działań niepożądanych
| Klasyfikacja układów i narządów | Częstość występowania | Działania niepożądane |
| Zakażenia i zarażenia pasożytnicze | Bardzo często | Zakażenia górnych dróg oddechowycha |
| Często | Grzybica dermatofitowab | |
| Niezbyt często | Zapalenie mieszków włosowych | |
| Zaburzenia układu immunologicznego | Rzadko | Anafilaksja |
| Zaburzenia układu nerwowego | Często | Ból głowyc |
| Zaburzenia skóry i tkanki podskórnej | Często | Świąd Wysypka Wyprysk |
| Niezbyt często | Pokrzywka | |
| Zaburzenia ogólne i stany w miejscu podania | Często | Uczucie zmęczeniad Odczyny w miejscu wstrzyknięciae |
a W tym: zakażenie dróg oddechowych (wirusowe, bakteryjne lub nieokreślone), zapalnie zatok (w tym ostre), nieżyt nosa, zapalenie nosogardła, zapalenie gardła (w tym wirusowe), zapalenie migdałków podniebiennych, zapalenie krtani, zapalenie tchawicy b W tym: grzybica stóp, grzybica pachwin, grzybica skóry gładkiej, łupież pstry, grzybica dłoni, grzybica paznokci, zakażenie grzybicze skóry c W tym: ból głowy, napięciowy ból głowy, zatokowy ból głowy d W tym: uczucie zmęczenia, astenia e W tym: zasinienie, rumień, krwiak, krwotok, podrażnienie, ból, świąd, odczyn, obrzęk, stwardnienie, wysypka w miejscu wstrzyknięcia | ||
Opis wybranych działań niepożądanych
Zakażenia
Częstość występowania zakażeń wynosiła 75,5 zdarzeń/100 pacjentolat w badaniach klinicznych w łuszczycy i 43,0 zdarzeń/100 pacjentolat w badaniach klinicznych w łuszczycowym zapaleniu stawów, włączając długotrwałe narażenie na ryzankizumab. W większości przypadków zakażenia nie były ciężkie, miały nasilenie łagodne do umiarkowanego i nie prowadziły do zaprzestania stosowania ryzankizumabu. Częstość występowania ciężkich zakażeń wynosiła 1,7 zdarzeń/100 pacjentolat
w badaniach klinicznych w łuszczycy i 2,6 zdarzeń/100 pacjentolat w badaniach w łuszczycowym zapaleniu stawów (patrz punkt 4.4).
Immunogenność
U dorosłych pacjentów leczonych ryzankizumabem w zalecanej dawce klinicznej przez okres do 52 tygodni w badaniach klinicznych w łuszczycy, związane z leczeniem przeciwciała przeciwlekowe i przeciwciała neutralizujące wykryto u odpowiednio 24% (263/1079) i 14% (150/1079) zbadanych pacjentów. U pacjentów narażonych na długotrwałe leczenie ryzankizumabem w badaniu przedłużonym profil immunogenności obserwowany w maksymalnym okresie 204 tygodni leczenia był spójny w porównaniu z pierwszymi 52 tygodniami leczenia.
U większości dorosłych pacjentów z łuszczycą obecność przeciwciał przeciw ryzankizumabowi, w tym przeciwciał neutralizujących, nie wiązała się ze zmianami w odpowiedzi klinicznej lub bezpieczeństwie stosowania. U nielicznych pacjentów (w przybliżeniu 1%: 7/1000 w 16. tygodniu i 6/598 w 52. tygodniu) z wysokimi mianami przeciwciał (> 128) odpowiedź kliniczna była zmniejszona. Częstość występowania odczynów w miejscu wstrzyknięcia jest liczbowo większa w grupach z przeciwciałami przeciwlekowymi w porównaniu do grup bez przeciwciał przeciwlekowych w krótkim okresie (16 tygodni: 2,7% vs 1,3%) i dłuższym okresie leczenia (52 tygodnie: 5,0% vs 3,3%). Odczyny w miejscu wstrzyknięcia miały nasilenie łagodne do umiarkowanego, żaden odczyn nie był ciężki i żaden nie prowadził do zaprzestania stosowania ryzankizumabu.
W badaniu klinicznym dotyczącym łuszczycy u dzieci i młodzieży w wieku od 6 do poniżej 18 lat leczonych ryzankizumabem w zalecanej dawce klinicznej przez okres do 52 tygodni przeciwciała przeciwlekowe i przeciwciała neutralizujące, pojawiające się w trakcie leczenia, wykryto odpowiednio u 14,8% (13/88) i 2,3% (2/88) badanych pacjentów. Przeciwciała przeciwko ryzankizumabowi nie wiązały się ze zmianami w odpowiedzi klinicznej ani w bezpieczeństwie stosowania. Jednakże liczba pacjentów, u których wykryto przeciwciała przeciwko ryzankizumabowi, jest zbyt niska, aby można było wyciągnąć ostateczne wnioski na temat wpływu ryzankizumabu na skuteczność i bezpieczeństwo stosowania leczenia.
U dorosłych pacjentów leczonych ryzankizumabem w zalecanej dawce klinicznej przez okres do 28 tygodni w badaniach klinicznych w łuszczycowym zapaleniu stawów, związane z leczeniem przeciwciała przeciwko lekowi i przeciwciała neutralizujące wykryto u odpowiednio 12,1% (79/652) i 0% (0/652) zbadanych pacjentów. W łuszczycowym zapaleniu stawów obecność przeciwciał przeciw ryzankizumabowi nie wiązała się ze zmianami w odpowiedzi klinicznej ani bezpieczeństwem stosowania.
Łuszczycowe zapalenie stawów
Ogólnie, profil bezpieczeństwa stosowania obserwowany u pacjentów z łuszczycowym zapaleniem stawów leczonych ryzankizumabem był zgodny z profilem bezpieczeństwa stosowania obserwowanym u pacjentów z łuszczycą plackowatą.
Dzieci i młodzież
Bezpieczeństwo stosowania ryzankizumabu oceniano w czteroczęściowym badaniu z udziałem dzieci i młodzieży z łuszczycą plackowatą o nasileniu umiarkowanym do ciężkiego, w którym bezpieczeństwo stosowania oceniano przez okres do 52 tygodni u 137 uczestników w wieku od 6 do poniżej 18 lat. Ogólnie biorąc, profil bezpieczeństwa obserwowany u dzieci i młodzieży z łuszczycą plackowatą leczonych ryzankizumabem był zgodny z profilem bezpieczeństwa obserwowanym u dorosłych pacjentów z łuszczycą plackowatą.
Zgłaszanie podejrzewanych działań niepożądanych
Po dopuszczeniu produktu leczniczego do obrotu istotne jest zgłaszanie podejrzewanych działań niepożądanych. Umożliwia to nieprzerwane monitorowanie stosunku korzyści do ryzyka stosowania produktu leczniczego. Osoby należące do fachowego personelu medycznego powinny zgłaszać wszelkie podejrzewane działania niepożądane za pośrednictwem krajowego systemu zgłaszania wymienionego w załączniku V.
4.9 Przedawkowanie
W przypadku przedawkowania zaleca się monitorowanie pacjenta, aby stwierdzić, czy nie występują jakiekolwiek objawy przedmiotowe lub podmiotowe działań niepożądanych, oraz natychmiastowe wdrożenie właściwego leczenia objawowego.
5. WŁAŚCIWOŚCI FARMAKOLOGICZNE
5.1 Właściwości farmakodynamiczne
Grupa farmakoterapeutyczna: leki immunosupresyjne, inhibitory interleukin, kod ATC: L04AC18
Mechanizm działania
Ryzankizumab jest humanizowanym przeciwciałem monoklonalnym należącym do podklasy 1 immunoglobuliny typu G (IgG1), które z wysokim powinowactwem selektywnie wiąże się z podjednostką p19 ludzkiej cytokiny interleukiny 23 (IL-23) bez wiązania się z IL-12 i hamuje jej interakcję z kompleksem receptora dla IL-23. IL-23 jest cytokiną zaangażowaną w odpowiedź zapalną i immunologiczną. Blokując wiązanie IL-23 z jej receptorem, ryzankizumab hamuje zależną od IL-23 sygnalizację międzykomórkową i uwalnianie cytokin prozapalnych.
Działanie farmakodynamiczne
W badaniu osób z łuszczycą, ekspresja genów związanych z osią IL-23/IL-17 zmniejszyła się w skórze po podaniu pojedynczych dawek ryzankizumabu. Obserwowano również zmniejszenie grubości naskórka, nacieku zapalnego i ekspresji markerów łuszczycy w zmianach łuszczycowych.
Skuteczność kliniczna i bezpieczeństwo stosowania
Łuszczyca plackowata u dorosłych
Skuteczność i bezpieczeństwo stosowania ryzankizumabu oceniano u 2109 pacjentów z łuszczycą plackowatą o nasileniu umiarkowanym do ciężkiego w czterech wieloośrodkowych, randomizowanych, podwójnie zaślepionych badaniach klinicznych (ULTIMMA-1, ULTIMMA-2, IMMHANCE i IMMVENT). Do badania włączono pacjentów w wieku 18 lat i starszych, którzy mieli łuszczycę plackowatą ze zmienioną chorobowo powierzchnią ciała (ang. body surface area, BSA) na co najmniej 10% powierzchni skóry, ogólną ocenę lekarską (ang. static Physician Global Assessment, sPGA) nasilenia łuszczycy (grubość/stwardnienie zmiany łuszczycowej, rumień oraz złuszczanie) co najmniej 3 w skali od 0 do 4, wynik co najmniej 12 punktów w skali oceny powierzchni i nasilenia łuszczycy (ang. Psoriasis Area and Severity Index, PASI) i kwalifikowali się do leczenia ogólnego lub fototerapii.
U pacjentów uczestniczących w badaniach mediana początkowej punktacji PASI wynosiła 17,8, mediana BSA wynosiła 20,0% i mediana początkowej punktacji wskaźnika jakości życia zależnej od dolegliwości skórnych (ang. Dermatology Life Quality Index, DLQI) wynosiła 13,0. Początkowa ocena w skali sPGA u 19,3% pacjentów wskazywała na ciężkie nasilenie, a u 80,7% pacjentów na umiarkowane nasilenie. Łącznie 9,8% pacjentów miało rozpoznane łuszczycowe zapalenie stawów w wywiadzie.
We wszystkich badaniach w leczeniu łuszczycy 30,9% pacjentów nie stosowało wcześniej leczenia ogólnego (w tym leczenia niebiologicznego i biologicznego), 38,1% było leczonych wcześniej fototerapią lub fotochemioterapią, 48,3% otrzymało wcześniej niebiologiczne leczenie ogólnoustrojowe, 42,1% otrzymało wcześniej leczenie biologiczne, a 23,7% otrzymało wcześniej co najmniej jeden lek przeciw czynnikowi martwicy nowotworu alfa (TNFα). Pacjenci, którzy ukończyli te badania i inne badania fazy 2/3, mieli możliwość wzięcia udziału w otwartym badaniu kontynuacyjnym LIMMITLESS.
ULTIMMA-1 i ULTIMMA-2
Do badań ULTIMMA-1 i ULTIMMA-2 włączono 997 pacjentów [598 losowo przydzielono ryzankizumab w dawce 150 mg, 199 ustekinumab w dawce 45 mg lub 90 mg (dawkowanie ustalone na podstawie początkowej masy ciała), a 200 placebo]. Pacjenci otrzymywali leczenie w tygodniu 0. i w tygodniu 4., a następnie co 12 tygodni. Dwa łączne pierwszorzędowe punkty końcowe badań ULTIMMA-1 i ULTIMMA-2 stanowił odsetek pacjentów, którzy osiągnęli: 1) odpowiedź PASI 90 oraz 2) ocenę sPGA skóra czysta lub prawie czysta (sPGA 0 lub 1) w 16. tygodniu w porównaniu do otrzymujących placebo. Wyniki dla łącznych pierwszorzędowych i innych punktów końcowych przedstawiono w Tabeli 3 oraz na Rycinie 1.
Tabela 3: Wyniki skuteczności i jakość życia u dorosłych pacjentów z łuszczycą plackowatą w badaniach ULTIMMA-1 i ULTIMMA-2
| ULTIMMA-1 | ULTIMMA-2 | |||||
Ryzankizumab (N=304) n (%) | Ustekinumab (N=100) n (%) | Placebo (N=102) n (%) | Ryzankizumab (N=294) n (%) | Ustekinumab (N=99) n (%) | Placebo (N=98) n (%) | |
| sPGA skóra czysta lub prawie czysta (0 lub 1) | ||||||
| Tydzień 16a | 267 (87,8) | 63 (63,0) | 8 (7,8) | 246 (83,7) | 61 (61,6) | 5 (5,1) |
| Tydzień 52 | 262 (86,2) | 54 (54,0) | -- | 245 (83,3) | 54 (54,5) | -- |
| sPGA skóra czysta (0) | ||||||
| Tydzień 16 | 112 (36,8) | 14 (14,0) | 2 (2,0) | 150 (51,0) | 25 (25,3) | 3 (3,1) |
| Tydzień 52 | 175 (57,6) | 21 (21,0) | -- | 175 (59,5) | 30 (30,3) | -- |
| PASI 75 | ||||||
| Tydzień 12 | 264 (86,8) | 70 (70,0) | 10 (9,8) | 261 (88,8) | 69 (69,7) | 8 (8,2) |
| Tydzień 52 | 279 (91,8) | 70 (70,0) | -- | 269 (91,5) | 76 (76,8) | -- |
| PASI 90 | ||||||
| Tydzień 16a | 229 (75,3) | 42 (42,0) | 5 (4,9) | 220 (74,8) | 47 (47,5) | 2 (2,0) |
| Tydzień 52 | 249 (81,9) | 44 (44,0) | -- | 237 (80,6) | 50 (50,5) | -- |
| PASI 100 | ||||||
| Tydzień 16 | 109 (35,9) | 12 (12,0) | 0 (0,0) | 149 (50,7) | 24 (24,2) | 2 (2,0) |
| Tydzień 52 | 171 (56,3) | 21 (21,0) | -- | 175 (59,5) | 30 (30,3) | -- |
| DLQI 0 lub 1b | ||||||
| Tydzień 16 | 200 (65,8) | 43 (43,0) | 8 (7,8) | 196 (66,7) | 46 (46,5) | 4 (4,1) |
| Tydzień 52 | 229 (75,3) | 47 (47,0) | -- | 208 (70,7) | 44 (44,4) | -- |
| PSS 0 (bez objawów)c | ||||||
| Tydzień 16 | 89 (29,3) | 15 (15,0) | 2 (2,0) | 92 (31,3) | 15 (15,2) | 0 (0,0) |
| Tydzień 52 | 173 (56,9) | 30 (30,0) | -- | 160 (54,4) | 30 (30,3) | -- |
Dla wszystkich porównań ryzankizumabu do ustekinumabu i placebo osiągnięto wartość p < 0,001, z wyjątkiem PASI 75 w 52. tygodniu w badaniu ULTIMMA-2, gdzie p = 0,001 a Łączne pierwszorzędowe punkty końcowe w porównaniu do placebo b Bez wpływu na jakość życia związaną ze stanem zdrowia c Wynik w skali oceny objawów łuszczycy (ang. Psoriasis Symptom Scale, PSS) równy 0 oznacza brak objawów bólu, świądu, zaczerwienienia i pieczenia w ciągu poprzedzających 24 godzin. | ||||||
Rycina 1: Średnie procentowe zmiany w początkowej odpowiedzi PASI w badaniach ULTIMMA-1 i ULTIMMA-2 - przebieg w czasie
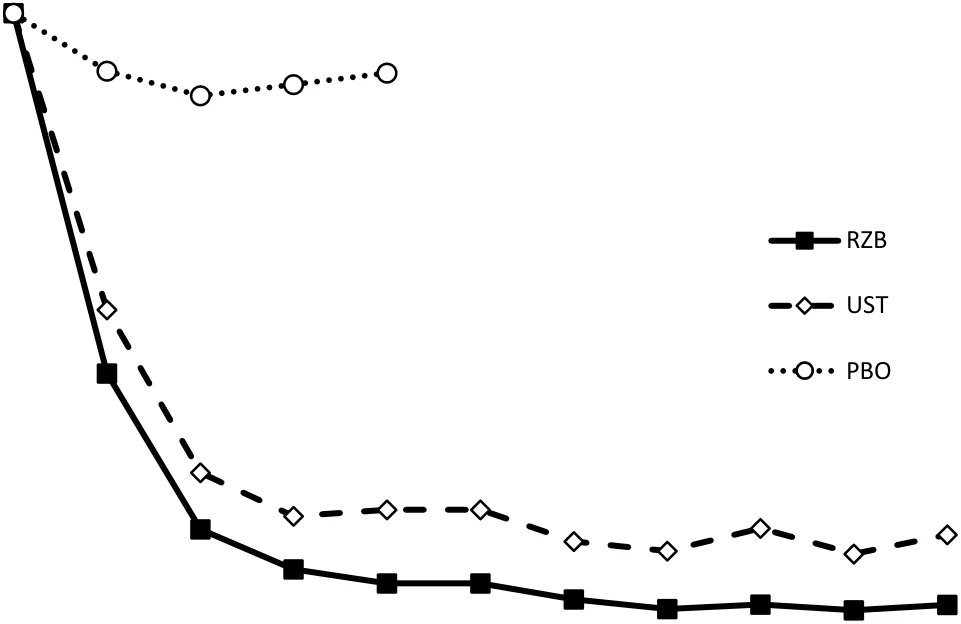
PASI:
procent
zmi
any w st
osunku do wart
ośc
i
począt
kowej
Tygodnie
RZB = ryzankizumab
UST = ustekinumab
PBO = placebo
p < 0,001 w każdym punkcie czasowym
W analizie uwzględniającej wiek, płeć, rasę, masę ciała ≤ 130 kg, początkową punktację PASI, współistniejące łuszczycowe zapalenie stawów, wcześniejsze niebiologiczne leczenie ogólnoustrojowe, wcześniejsze leczenie biologiczne oraz wcześniejsze niepowodzenie leczenia biologicznego nie stwierdzono różnic w odpowiedzi na ryzankizumab między tymi podgrupami.
U pacjentów leczonych ryzankizumabem obserwowano w 16. tygodniu i 52. tygodniu poprawę stanu skóry w zakresie zmian łuszczycowych na owłosionej skórze głowy, paznokciach oraz na dłoniach i podeszwach stóp.
-100
-90
-80
-70
-60
-50
-40
-30
-20
-10
0 4 8 12 16 22 28 34 40 46 52
Tabela 4: Średnie zmiany w początkowej odpowiedzi NAPSI, PPASI i PSSI
| ULTIMMA-1 | ULTIMMA-2 | IMMHANCE | ||||
Ryzankizuma b | Placeb o | Ryzankizuma b | Placeb o | Ryzankizuma b | Placeb o | |
NAPSI: zmiana w 16. tygodni u (SE) | N=178; -9,0 (1,17) | N=56; 2,1 (1,86) *** | N=177; -7,5 (1,03) | N=49; 3,0 (1,76) *** | N=235; -7,5 (0,89) | N=58; 2,5 (1,70) *** |
PPASI: zmiana w 16. tygodni u (SE) | N=95; -5,93 (0,324) | N=34; -3,17 (0,445) *** | N=86; -7,24 (0,558) | N=23; -3,74 (1,025) ** | N=113; -7,39 (0,654) | N=26; -0,27 (1,339) *** |
PSSI: zmiana w 16. tygodni u (SE) | N=267; -17,6 (0,47) | N=92; -2,9 (0,69) *** | N=252; -18,4 (0,52) | N=83; -4,6 (0,82) *** | N=357; -20,1 (0,40) | N=88; -5,5 (0,77) *** |
NAPSI: zmiana w 52. tygodni u (SE) | N=178; -15,7 (0,94) | - | N=183; -16,7 (0,85) | - | - | - |
PPASI: zmiana w 52. tygodni u (SE) | N=95; -6,16 (0,296) | - | N=89; -8,35 (0,274) | - | - | |
PSSI: zmiana w 52. tygodni u (SE) | N=269; -17,9 (0,34) | - | N=259; -18,8 (0,24) | - | - | |
NAPSI = skala oceny nasilenia łuszczycy paznokci (ang. Nail Psoriasis Severity Index), PPASI = skala oceny nasilenia łuszczycy skóry dłoni i podeszw (ang. Palmoplantar Psoriasis Severity Index), PSSI = skala oceny nasilenia owłosionej skóry głowy (ang. Psoriasis Scalp Severity Index) i SE = błąd standardowy (ang. Standard Error) ** P < 0,01 w porównaniu do ryzankizumabu *** P < 0,001 w porównaniu do ryzankizumabu | ||||||
Poziom lęku i depresji mierzony w Szpitalnej Skali Lęku i Depresji (ang. Hospital Anxiety and Depression Scale, HADS) zmniejszył się w 16. tygodniu w grupie leczonej ryzankizumabem w porównaniu do grupy otrzymującej placebo.
Utrzymywanie się odpowiedzi
Zbiorcza analiza pacjentów otrzymujących ryzankizumab w badaniach ULTIMMA-1 i ULTIMMA-2, którzy osiągnęli odpowiedź PASI 100 w 16. tygodniu, wykazała, że u 79,8% (206/258) pacjentów kontynuujących stosowanie ryzankizumabu odpowiedź na leczenie utrzymywała się w 52. tygodniu. W przypadku pacjentów z odpowiedzią PASI 90 w 16. tygodniu, u 88,4% (398/450) ta odpowiedź utrzymywała się w 52. tygodniu.
Spośród pacjentów, którzy otrzymywali ryzankizumab w badaniach ULTIMMA-1 i ULTIMMA-2, 525 kontynuowało przyjmowanie ryzankizumabu co 12 tygodni w badaniu LIMMITLESS. Spośród nich 376 (71,6%) ukończyło dodatkowe 252 tygodnie fazy otwartej badania. Wśród uczestników pozostających w badaniu poprawa uzyskana dzięki ryzankizumabowi w zakresie odpowiedzi PASI 90 i oceny w skali sPGA skóra czysta lub prawie czysta w 52. tygodniu utrzymywała się do 304. tygodnia.
Spośród pacjentów, którzy otrzymywali ustekinumab w badaniach ULTIMMA-1 i ULTIMMA-2, 172 otrzymywało ryzankizumab co 12 tygodni w badaniu LIMMITLESS. Spośród nich 116 (67,4%) ukończyło badanie, w tym 252 tygodnie leczenia otwartego ryzankizumabem i obserwację na koniec
badania. Wśród uczestników pozostających w badaniu wskaźniki odpowiedzi PASI 90 i oceny w skali sPGA skóra czysta lub prawie czysta wzrosły od 52. tygodnia do 76. tygodnia i utrzymywały się do 304. tygodnia.
Ryciny 2 i 3 przedstawiają wskaźniki odpowiedzi PASI 90 i oceny w skali sPGA skóra czysta lub prawie czysta, odpowiednio u uczestników, którzy ukończyli 252 tygodni fazy otwartej badania LIMMITLESS.
Rycina 2: Odsetek pacjentów, którzy osiągnęli odpowiedź PASI 90 (obserwowane przypadki) w badaniu LIMMITLESS
W
s
ka
ź
nik
odpowie
dz
i
(
%)
Ryzankizumab (N)
Z ustekinumabu na
ryzankizumab(N)
Tydzień
Leczenie Ryzankizumab Z ustekinumabu
na ryzankizumab
Rycina 3: Odsetek pacjentów, którzy osiągnęli ocenę w skali sPGA skóra czysta lub prawie czysta do czasu wizyty (obserwowane przypadki) w badaniu LIMMITLESS
W
s
ka
ź
nik
odpowie
dz
i
(
%)
Ryzankizumab (N)
Z ustekinumabu na ryzankizumab
(N)
Tydzień
Leczenie Ryzankizumab Z ustekinumabu
na
ryzankizumab
Poprawa wskaźnika jakości życia zależnego od dolegliwości skórnych (ang. Dermatology Life Quality Index, DLQI 0 lub 1) utrzymywała się u pacjentów otrzymujących ciągłe leczenie ryzankizumabem do 304. tygodnia w otwartym badaniu kontynuacyjnym LIMMITLESS.
Profil bezpieczeństwa stosowania ryzankizumabu z ponad 5 letnią ekspozycją był zgodny z profilem obserwowanym w okresie do 16 tygodni.
IMMHANCE
Do badania IMMHANCE włączono 507 pacjentów (407 losowo przydzielono ryzankizumab w dawce 150 mg, a 100 placebo). Pacjenci otrzymywali leczenie w tygodniu 0. i w tygodniu 4., a następnie co 12 tygodni. Pacjenci, którzy pierwotnie otrzymywali ryzankizumab i uzyskali ocenę skóra czysta lub prawie czysta w skali sPGA w 28. tygodniu byli powtórnie randomizowani i przydzieleni do grupy kontynuującej stosowanie ryzankizumabu co 12 tygodni do tygodnia 88. włącznie (z okresem kontrolnej obserwacji trwającym 16 tygodni po podaniu ostatniej dawki ryzankizumabu) lub do grupy, w której odstawiono leczenie.
W 16. tygodniu, ryzankizumab wykazał wyższą skuteczność niż placebo w osiąganiu łącznych pierwszorzędowych punktów końcowych: oceny sPGA skóra czysta lub prawie czysta (ryzankizumab 83,5% vs placebo 7,0%) oraz odpowiedzi PASI 90 (ryzankizumab 73,2% vs placebo 2,0%).
Spośród 31 uczestników badania IMMHANCE z utajoną gruźlicą, u których nie zastosowano profilaktycznego leczenia przeciwgruźliczego w okresie uczestniczenia w badaniu, u żadnego nie rozwinęła się czynna postać gruźlicy w trwającym średnio 55 tygodni okresie obserwacji, gdy otrzymywali ryzankizumab.
Spośród uczestników badania IMMHANCE z oceną sPGA skóra czysta lub prawie czysta w 28. tygodniu, u 81,1% (90/111) pacjentów powtórnie randomizowanych i kontynuujących leczenie ryzankizumabem, taka odpowiedź utrzymywała się w 104. tygodniu w porównaniu z 7,1% (16/225) powtórnie randomizowanych i przydzielonych do grupy, której odstawiono leczenie ryzankizumabem. Z tych uczestników badania, 63,1% (70/111) pacjentów powtórnie randomizowanych i przydzielonych do grupy kontynuującej stosowanie ryzankizumabu uzyskało ocenę skóra czysta w skali sPGA w 104. tygodniu w porównaniu z 2,2% (5/225) osób, powtórnie randomizowanych i przydzielonych do grupy, w której odstawiono leczenie ryzankizumabem.
Spośród uczestników badania, którzy uzyskali ocenę sPGA skóra czysta lub prawie czysta w 28. tygodniu i u których po odstawieniu leczenia ryzankizumabem doszło do nawrotu zmian skórnych o nasileniu umiarkowanym lub ciężkim w skali sPGA, 83,7% (128/153) odzyskało ocenę sPGA skóra czysta lub prawie czysta po 16 tygodniach ponownego leczenia. Utrata oceny sPGA skóra czysta lub prawie czysta była obserwowana już 12 tygodni po pominięciu dawki leku. Spośród uczestników badania powtórnie randomizowanych i przydzielonych do grupy, w której odstawiono leczenie, u 80,9% (182/225) doszło do nawrotu, a mediana czasu do nawrotu wynosiła 295 dni. Nie zidentyfikowano charakterystycznych parametrów pozwalających na określenie przewidywanego czasu do utraty odpowiedzi na leczenie lub prawdopodobieństwa odzyskania takiej odpowiedzi indywidualnie dla danego pacjenta.
IMMVENT
Do badania IMMVENT włączono 605 pacjentów (301 losowo przydzielono leczenie ryzankizumabem i 304 adalimumabem). Pacjenci, którym losowo przydzielono leczenie ryzankizumabem otrzymywali dawkę 150 mg w tygodniu 0. i tygodniu 4., a następnie co 12 tygodni. Pacjenci, którym losowo przydzielono leczenie adalimumabem otrzymywali dawkę 80 mg w tygodniu 0., dawkę 40 mg w tygodniu 1. oraz dawkę 40 mg co drugi tydzień do 15. tygodnia włącznie. Począwszy od
- 16. tygodnia, pacjenci, którzy otrzymywali adalimumab kontynuowali stosowanie tego leku lub doszło do zmiany leczenia na podstawie odpowiedzi na dotychczasowe leczenie
- • < PASI 50 zmiana na ryzankizumab
- • PASI 50 do < PASI 90 powtórna randomizacja do grupy kontynuującej stosowanie adalimumabu lub zmiana leczenia na ryzankizumab
- • PASI 90 kontynuowanie stosowania adalimumabu.
Wyniki przedstawiono w Tabeli 5.
Tabela 5: Wyniki skuteczności i jakość życia w 16. tygodniu u dorosłych pacjentów z łuszczycą plackowatą w badaniu IMMVENT
Ryzankizumab (N=301) n (%) | Adalimumab (N=304) n (%) | |
| sPGA skóra czysta lub prawie czystaa | 252 (83,7) | 183 (60,2) |
| PASI 75 | 273 (90,7) | 218 (71,7) |
| PASI 90a | 218 (72,4) | 144 (47,4) |
| PASI 100 | 120 (39,9) | 70 (23,0) |
| DLQI 0 lub 1b | 198 (65,8) | 148 (48,7) |
Dla wszystkich porównań osiągnięto p < 0,001 a Łączne pierwszorzędowe punkty końcowe b Bez wpływu na jakość życia związaną ze stanem zdrowia | ||
U pacjentów, którzy w 16. tygodniu osiągnęli odpowiedź PASI 50 do < PASI 90 stosując adalimumab i zostali powtórnie randomizowani, różnice w odsetkach odpowiedzi PASI 90 między pacjentami, którzy zmienili leczenie na ryzankizumab, a kontynuującymi leczenie adalimumabem stwierdzono 4 tygodnie po powtórnej randomizacji (odpowiednio 49,1% vs 26,8%).
Wyniki osiągnięte 28 tygodni po powtórnej randomizacji przedstawiono w Tabeli 6 i na Rycinie 4.
Tabela 6: Wyniki skuteczności leczenia osiągnięte 28 tygodni po powtórnej randomizacji w badaniu IMMVENT
Zmiana leczenia na ryzankizumab (N=53) n (%) | Kontynuacja leczenia adalimumabem (N=56) n (%) | |
| PASI 90 | 35 (66,0) | 12 (21,4) |
| PASI 100 | 21 (39,6) | 4 (7,1) |
| Dla wszystkich porównań osiągnięto p < 0,001 | ||
Rycina 4: Odpowiedź PASI 90 po powtórnej randomizacji w badaniu IMMVENT- przebieg w czasie
O
dset
ek ucz
est
ni
ków badania
Tygodnie po powtórnej randomizacji
ADA/ADA: Pacjenci, którym losowo przydzielono adalimumab i kontynuowali leczenie adalimumabem
ADA/RZB: Pacjenci, którym losowo przydzielono adalimumab i zmieniono leczenie na ryzankizumab P < 0,05 w tygodniu 4 i p < 0,001 w każdym punkcie czasowym począwszy od tygodnia 8
U 270 uczestników badania, którzy zmienili leczenie z adalimumabu na ryzankizumab bez okresu wypłukiwania, profil bezpieczeństwa stosowania ryzankizumabu był podobny jak u uczestników, którzy rozpoczęli stosowanie ryzankizumabu po okresie wypłukiwania każdego przyjmowanego wcześniej leku o działaniu ogólnym.
Łuszczyca plackowata obejmująca owłosioną skórę głowy lub okolice narządów płciowych
Skuteczność i bezpieczeństwo stosowania ryzankizumabu oceniano w wieloośrodkowym, randomizowanym badaniu prowadzonym z zastosowaniem metody podwójnie ślepej próby oraz placebo w grupie kontrolnej (UNLIMMITED), w którym uczestniczyły osoby w wieku 18 lat i starsze z łuszczycą owłosionej skóry głowy o nasileniu umiarkowanym do ciężkiego (UNLIMMITED-S) według skali oceny nasilenia łuszczycy owłosionej skóry głowy (ang. Psoriasis Scalp Severity Index, PSSI) ≥12, globalnej oceny owłosionej skóry głowy dokonanej przez badacza (ang. scalp Investigator Global Assessment, scalp IGA) ≥3 oraz ze zmienioną chorobowo powierzchnią skóry głowy w ≥30%, lub z łuszczycą narządów płciowych o nasileniu umiarkowanym do ciężkiego (UNLIMMITED-G)
według statycznej globalnej oceny narządów płciowych dokonanej przez lekarza (ang. static Physician’s Global Assessment of Genitalia, sPGA-G) ≥3 w okresie wyjściowym. U wszystkich pacjentów wyjściowa wartość BSA wynosiła ≥1%, a wyjściowa wartość sPGA ≥3.
W badaniu UNLIMMITED uczestnicy zostali losowo przydzieleni do grup otrzymujących ryzankizumab w dawce 150 mg lub placebo podskórnie w tygodniach 0 i 4. Począwszy od tygodnia 16. wszyscy uczestnicy otrzymywali ryzankizumab w dawce 150 mg co 12 tygodni aż do ostatniej dawki w tygodniu 40.
Obszar owłosionej skóry głowy (UNLIMMITED-S)
Do badania UNLIMMITED-S włączono 105 uczestników. Wyjściowy wskaźnik powierzchni ciała zajętej przez zmiany łuszczycowe (BSA) wynosił ≥10% u 61,9% uczestników i <10% u 38,1% uczestników. Średni wyjściowy wskaźnik powierzchni ciała zajętej przez zmiany łuszczycowe (BSA) wynosił 16,8%. W punkcie wyjściowym badania 76,2% pacjentów miało sPGA = 3, a 23,8% miało sPGA = 4.
W punkcie wyjściowym badania 54,3% uczestników nie otrzymywało wcześniej żadnego leczenia systemowego (w tym terapii niebiologicznych i biologicznych), 0% uczestników otrzymywało wcześniej fototerapię, 15,2% otrzymywało wcześniej niebiologiczne leczenie systemowe, a 37,1% otrzymywało wcześniej terapię biologiczną.
Wyniki dla pierwszorzędowych i kluczowych drugorzędowych punktów końcowych przedstawiono w Tabeli 7.
Tabela 7: Wyniki skuteczności leczenia u dorosłych z łuszczycą skóry głowy w badaniu UNLIMMITED-S w tygodniu 16.
| Punkt końcowy | Ryzankizumab (N=51) n (%) | Placebo (N=54) n (%) | Różnica pomiędzy metodami leczenia (95% CI) |
| Ocena owłosionej skóry głowy wg IGA skóra czysta lub prawie czysta (0 lub 1)a | 31 (60,8) | 7 (13,0) | 47,0 [31,2; 62,8] |
| PSSI 75b | 38 (74,5) | 12 (22,2) | 52,9 [37,5; 68,3] |
| PSSI 90c | 27 (52,9) | 7 (13,0) | 39,8 [24,4; 55,2] |
| PSSI 100d | 23 (45,1) | 7 (13,0) | 31,2 [15,4; 46,9] |
| Średnia zmiana od wartości wyjściowej według PSS | N=44 -6,0 | N=49 -1,0 | -5,0 [-6,6; -3,3] |
We wszystkich porównaniach uzyskano p <0,001, skorygowana różnica między metodami leczenia (95% CI) a Pierwszorzędowy punkt końcowy b Poprawa ≥75% w stosunku do wartości wyjściowej według PSSI c Poprawa ≥90% w stosunku do wartości wyjściowej według PSSI d Poprawa 100% w stosunku do wartości wyjściowej według PSSI | |||
U większego odsetka pacjentów leczonych ryzankizumabem osiągnięto wynik IGA w odniesieniu do skóry głowy równy 0 w tygodniu 16. w porównaniu do placebo (odpowiednio 41,2% w porównaniu do 11,1%).
Odpowiedź według numerycznej skali oceny (ang. Numeric Rating Scale, NRS) nasilenia świądu skóry głowy zdefiniowana jako osiągnięcie ≥4-punktowej poprawy (zmniejszenia) w stosunku do wartości wyjściowej w skali NRS świądu skóry głowy u pacjentów z wynikami wyjściowymi ≥4, osiągnięto u większego odsetka pacjentów leczonych ryzankizumabem w tygodniu 16. w porównaniu do placebo (odpowiednio 50,0% w porównaniu do 11,1%).
U większego odsetka pacjentów leczonych ryzankizumabem osiągnięto wynik dotyczący jakości życia zależnej od dolegliwości skórnych (ang. Dermatology Life Quality Index, DLQI) równy 0 lub 1 (brak wpływu na jakość życia związaną ze zdrowiem) w tygodniu 16. w porównaniu do placebo (odpowiednio 47,1% w porównaniu do 11,1%).
Obszar narządów płciowych (UNLIMMITED-G)
W badaniu UNLIMMITED-G wzięło udział 109 pacjentów. Wyjściowy wskaźnik zmian chorobowych BSA wynosił ≥10% u 63,3% pacjentów i <10% u 36,7% pacjentów. Średni wyjściowy wskaźnik zmian chorobowych BSA wynosił 17,2%. W punkcie wyjściowym badania 80,7% pacjentów miało sPGA = 3, a 19,3% miało sPGA = 4.
W punkcie wyjściowym badania 61,5% uczestników nie otrzymywało wcześniej żadnego leczenia systemowego (w tym terapii niebiologicznych i biologicznych), 2,8% uczestników otrzymywało wcześniej fototerapię, 16,5% otrzymywało wcześniej niebiologiczne leczenie systemowe, a 25,7% otrzymywało wcześniej terapię biologiczną.
Wyniki dla pierwszorzędowych i wszystkich drugorzędowych punktów końcowych przedstawiono w Tabeli 8.
Tabela 8: Wyniki skuteczności leczenia u dorosłych z łuszczycą narządów płciowych w badaniu UNLIMMITED-G w tygodniu 16.
| Punkt końcowy | Ryzankizumab (N=55) n (%) | Placebo (N=54) n (%) | Różnica pomiędzy metodami leczenia (95% CI) |
| sPGA-G skóra czysta lub minimalne zmiany (0 czysta 1)a | 38 (69,1) | 7 (13,0) | 57,0 [42,3; 71,7] |
| sPGA-G skóra czysta (0) | 28 (50,9) | 3 (5,6) | 46,7 [32,6; 60,8] |
| DLQI 0 lub 1b | 33 (60,0) | 2 (3,7) | 56,5 [43,0; 70,0] |
| GPI-NRS zmniejszenie o ≥4 punkty w stosunku do wartości wyjściowejc | N=41 20 (48,8) | N=45 3 (6,7) | 43,0 [26,6; 59,3] |
| GenPs-SFQ w punkcie 2 wynik 0 (nigdy) lub 1 (rzadko)d,e | N=31 22 (71,0) | N=32 7 (21,9) | 46,1 [26,7; 65,6] |
We wszystkich porównaniach uzyskano p <0,001, skorygowana różnica między metodami leczenia (95% CI) a Pierwszorzędowy punkt końcowy b Całkowity wynik DLQI 0 lub 1 wskazuje, że stan skóry nie ma wpływu na jakość życia pacjenta związaną ze zdrowiem c Poprawa nasilenia świądu narządów płciowych określona jako zmniejszenie o co najmniej 4 punkty w 11-punktowej numerycznej skali oceny (ang. Numeric Rating Scale, NRS) nasilenia świądu łuszczycy narządów płciowych (ang. Genital Psoriasis Itch, GPI) dla skali oceny objawów łuszczycy narządów płciowych (ang. Genital Psoriasis Symptom Scale, GPSS) u pacjentów z wynikiem wyjściowym ≥4 d Kwestionariusz częstotliwości kontaktów seksualnych w łuszczycy narządów płciowych (ang. Genital Psoriasis Sexual Frequency Questionnaire, GenPs-SFQ) w punkcie 2 mierzy | |||
postrzegany przez pacjenta wpływ łuszczycy narządów płciowych na zdrowie seksualne w odniesieniu do częstotliwości aktywności seksualnej (stosunek seksualny lub inna aktywność seksualna) w ciągu ostatniego tygodnia (stosuje skalę od 0 do 4, gdzie wyższe wyniki oznaczają większe ograniczenia).
e U pacjentów z wynikiem wyjściowym ≥2
U pacjentów leczonych ryzankizumabem obserwowano większe zmniejszenie nasilenia objawów łuszczycy w okolicy narządów płciowych (swędzenie, ból, dyskomfort, kłucie, pieczenie, zaczerwienienie, łuszczenie i pękanie skóry) w porównaniu z wartością wyjściową, mierzoną za pomocą skali GPSS w tygodniu 16., w porównaniu do placebo. Zmiana w całkowitych wynikach GPSS w tygodniu 16. leczenia ryzankizumabem w porównaniu do placebo wynosiła odpowiednio -26,5 i -1,0.
U większego odsetka pacjentów leczonych ryzankizumabem w porównaniu do placebo osiągnięto co najmniej 2-punktowe zmniejszenie w skali globalnej oceny łuszczycy narządów płciowych dokonywanej przez pacjenta (ang. Patient’s Global Assessment of Genital Psoriasis, PatGA-Genital) u pacjentów z wynikiem wyjściowym ≥2 (odpowiednio 71,7% i 22,9%).
Profil bezpieczeństwa ryzankizumabu w badaniach UNLIMMITED-S i UNLIMMITED-G był zgodny z profilem bezpieczeństwa obserwowanym w poprzednich badaniach pacjentów z łuszczycą plackowatą.
Dzieci i młodzież
Łuszczyca plackowata u dzieci i młodzieży
Skuteczność, bezpieczeństwo stosowania i farmakokinetykę ryzankizumabu oceniano łącznie u 137 dzieci i młodzieży w wieku od 6 do poniżej 18 lat w czteroczęściowym badaniu (OptIMMize-1), w którym wzięło udział odpowiednio 12, 82, 13 i 30 pacjentów w Częściach 1., 2.,
- 3. i 4. Uczestnicy, którzy ukończyli to badanie mieli możliwość wzięcia udziału w otwartym badaniu kontynuacyjnym OptIMMize-2.
OptIMMize-1
Część 2. badania była randomizowaną, zaślepioną dla oceniającego pod względem oceny skuteczności kohortą z czynnym leczeniem, która obejmowała dzieci i młodzież w wieku od 12 do poniżej 18 lat. Część 4. badania była jednoramienną kohortą leczenia otwartego, która obejmowała dzieci w wieku od 6 do poniżej 12 lat. U pacjentów włączonych do badania występowała łuszczyca plackowata
o nasileniu umiarkowanym do ciężkiego, definiowana jako zmieniona chorobowo powierzchnia ciała (BSA) ≥10% z wynikiem sPGA ≥3 lub wynikiem PASI ≥12.
W Części 2. i Części 4. pacjenci o masie ciała ≥40 kg otrzymywali ryzankizumab w dawce 150 mg, a pacjenci o masie ciała <40 kg otrzymywali ryzankizumab w dawce 55 mg w tygodniu 0. i tygodniu 4., a następnie co 12 tygodni. Pierwszorzędowymi punktami końcowymi były: sPGA – stan czysty lub prawie czysty (0 lub 1) oraz PASI 75 w tygodniu 16.
W Części 2. mediana wyjściowego wyniku PASI u pacjentów wynosiła 15,7, a mediana BSA wynosiła 18,0%. Łącznie 3,7% pacjentów otrzymywało wcześniej leczenie biologiczne. Pacjentów przydzielono losowo w stosunku 2:1 do grupy otrzymującej ryzankizumab (N=54) lub ustekinumab (N=28). Uczestnicy randomizowani do grupy otrzymującej ustekinumab otrzymywali dawkę 0,75 mg/kg w przypadku pacjentów o masie ciała <60 kg; 45 mg u pacjentów o masie ciała od 60 do <100 kg; 90 mg u pacjentów o masie ciała ≥100 kg w tygodniu 0. i tygodniu 4. W tygodniu 16. pacjentów otrzymujących ustekinumab przestawiono na ryzankizumab co 12 tygodni. Czas trwania leczenia wynosił do 68 tygodni.
W Części 4. mediana wyjściowego wyniku PASI u pacjentów wynosiła 14,7, a mediana powierzchni ciała (BSA) 14,5%. Łącznie 3,3% pacjentów otrzymywało wcześniej leczenie biologiczne. Czas trwania leczenia wynosił 52 tygodnie.
Wyniki dotyczące skuteczności z wykorzystaniem statystyki opisowej w badaniu OptIMMize-1 w 16. tygodniu początkowego leczenia przedstawiono poniżej (patrz Tabela 9).
Tabela 9. Wyniki skuteczności w badaniu OptIMMize-1 w tygodniu 16.
| Część 2. | Część 4. | ||
Ryzankizumab (N=54) n (%) | Ustekinumab (N=28) n (%) | Ryzankizumab (N=30) n (%) | |
| sPGA skóra czysta lub prawie czysta (0 lub 1)a | 43 (79,6) | 21 (75,0) | 27 (90,0) |
| PASI 75 a | 46 (85,2) | 24 (85,7) | 26 (86,7) |
| PASI 90 | 35 (64,8) | 17 (60,7) | 23 (76,7) |
| PASI 100 | 22 (40,7) | 5 (17,9) | 13 (43,3) |
| sPGA skóra czysta (0) | 22 (40,7) | 5 (17,9) | 13 (43,3) |
| a Łączne pierwszorzędowe punkty końcowe | |||
Skuteczność utrzymywała się do tygodnia 52., co oceniono na podstawie punktów końcowych przedstawionych w Tabeli 9.
W Części 2. pacjenci początkowo leczeni ryzankizumabem, którzy osiągnęli wynik sPGA skóra czysta lub prawie czysta w tygodniu 16., zostali ponownie zrandomizowani do kontynuowania leczenia ryzankizumabem co 12 tygodni do tygodnia 52. (N=22) lub do przerwania leczenia (N=21). W 52. tygodniu 95,5% (21/22) pacjentów kontynuujących leczenie ryzankizumabem utrzymało wynik sPGA skóra czysta lub prawie czysta w porównaniu z 42,9% (9/21) w przypadku pacjentów, którzy przerwali leczenie ryzankizumabem.
W Części 2. zgłoszono poprawę jakości życia związanej ze zdrowiem w porównaniu z wartością wyjściową u pacjentów leczonych ryzankizumabem i ustekinumabem, mierzoną wskaźnikiem jakości życia w dermatologii dziecięcej (CDLQI: odpowiednio -7,4 i -6,8) w tygodniu 16. leczenia początkowego.
W Części 2., wśród pacjentów z wyjściowym wynikiem oceny świądu wynoszącym co najmniej 4 punkty, u 64,9% (24/37) pacjentów leczonych ryzankizumabem i u 57,1% (8/14) pacjentów leczonych ustekinumabem obserwowano poprawę świądu w 16. tygodniu leczenia początkowego, mierzoną zmniejszeniem o co najmniej 4 punkty w 11-punktowej numerycznej skali oceny świądu (ang. Itch Numeric Rating Scale, ITCH NC).
OptIMMize-2
W badaniu OptIMMize-2 oceniano długoterminową skuteczność, bezpieczeństwo stosowania i tolerancję ryzankizumabu w dawce 150 mg lub 55 mg (w zależności od masy ciała) podawanego co 12 tygodni u 129 dzieci i młodzieży w wieku od 6 do poniżej 18 lat z umiarkowaną do ciężkiej łuszczycą plackowatą, które ukończyły udział w badaniu OptIMMize-1. W badaniu OptiIMMize-2 wskaźniki odpowiedzi PASI 75/90/100 i sPGA (skóra czysta lub prawie czysta) utrzymały się u 36 pacjentów, którzy kontynuowali leczenie ryzankizumabem do tygodnia 108.
5.2 Właściwości farmakokinetyczne
Wchłanianie
Ryzankizumab wykazał liniową farmakokinetykę z proporcjonalnym do dawki zwiększeniem ekspozycji w zakresach wielkości dawki 18 mg do 300 mg i 0,25 mg/kg mc. do 1 mg/kg mc. po podaniu podskórnym oraz 200 mg do 1200 mg i 0,01 mg/kg mc. do 5 mg/kg mc. po podaniu dożylnym.
Po wstrzyknięciu podskórnym, ryzankizumab osiągał maksymalne stężenie w osoczu między
- 3. - 14. dniem, a oszacowana bezwzględna biodostępność wynosiła 89%. Po podaniu dawki 150 mg w tygodniu 0. i w tygodniu 4., a następnie co 12 tygodni, oszacowane maksymalne i minimalne stężenia w osoczu w stanie stacjonarnym wynosiły odpowiednio 12 μg/ml i 2 μg/ml.
Wykazano biorównoważność pomiędzy pojedynczym wstrzyknięciem ryzankizumabu w dawce 150 mg a dwoma wstrzyknięciami ryzankizumabu w dawce 75 mg w ampułko-strzykawce. Biorównoważność wykazano również pomiędzy ryzankizumabem w dawce 150 mg w ampułko-strzykawce a wstrzykiwaczem półautomatycznym napełnionym.
Dystrybucja
W badaniach III fazy u pacjentów z łuszczycą średnia (±odchylenie standardowe) objętość dystrybucji w stanie stacjonarnym (VSS) ryzankizumabu wynosiła 11,4 (±2,7) l, co wskazuje, że dystrybucja ryzankizumabu jest przede wszystkim ograniczona do przestrzeni naczyniowej i śródmiąższowej.
Metabolizm
Stosowane w lecznictwie przeciwciała monoklonalne IgG są zwykle rozkładane do mniejszych peptydów i aminokwasów za pośrednictwem szlaków katabolicznych, w taki sam sposób jak endogenne immunoglobuliny typu G (IgG). Nie oczekuje się, aby ryzankizumab był metabolizowany przez enzymy cytochromu P450.
Eliminacja
W badaniach III fazy u pacjentów z łuszczycą, średni (±odchylenie standardowe) klirens ogólnoustrojowy (CL) ryzankizumabu wynosił 0,3 (±0,1) l/dobę. W badaniach III fazy u pacjentów z łuszczycą, średni okres półtrwania ryzankizumabu w końcowej fazie eliminacji wynosił od 28 do 29 dni.
Ryzankizumab jest przeciwciałem monoklonalnym IgG1 i dlatego nie oczekuje się, aby był usuwany przez nerki w procesie filtracji kłębuszkowej lub wydalany z moczem jako nienaruszona cząsteczka.
Liniowość lub nieliniowość
Po podaniu podskórnym u zdrowych osób lub pacjentów z łuszczycą ryzankizumab wykazywał liniową farmakokinetykę z w przybliżeniu proporcjonalnym do dawki zwiększeniem ekspozycji ogólnoustrojowej (Cmax oraz AUC) w ocenianych zakresach wielkości dawki 18 mg do 300 mg lub 0,25 mg/kg mc. do 1 mg/kg mc. podanej podskórnie.
Interakcje
U pacjentów z łuszczycą plackowatą przeprowadzono badanie interakcji, aby ocenić wpływ wielokrotnego podawania ryzankizumabu na farmakokinetykę substratów markerów aktywności cytochromu P450 (CYP). Ekspozycja na kofeinę (substrat CYP1A2), warfarynę (substrat CYP2C9), omeprazol (substrat CYP2C19), metoprolol (substrat CYP2D6) i midazolam (substrat CYP3A) po leczeniu ryzankizumabem była porównywalna do ekspozycji przed leczeniem ryzankizumabem, co wskazuje na brak klinicznie istotnych interakcji z udziałem tych enzymów.
Analizy farmakokinetyki populacyjnej wykazały, że na ekspozycję na ryzankizumab nie wpływało równoczesne leczenie stosowane przez niektórych pacjentów z łuszczycą plackowatą podczas badań klinicznych.
Specjalne grupy pacjentów
Dzieci i młodzież
Ekspozycja na ryzankizumab u pacjentów w wieku od 6 do poniżej 18 lat z łuszczycą plackowatą była podobna do obserwowanej u dorosłych. W zalecanych schematach dawkowania ocenianych u tych pacjentów szacowane mediany maksymalnego i minimalnego stężenia w osoczu w stanie stacjonarnym wynosiły odpowiednio 15,7 i 2,3 µg/ml u pacjentów o masie ciała ≥40 kg oraz 11,1 i 1,6 µg/ml u pacjentów o masie ciała <40 kg.
Pacjenci z zaburzeniami czynności nerek lub wątroby
Nie przeprowadzono specjalnych badań w celu oceny wpływu zaburzeń czynności nerek lub wątroby na farmakokinetykę ryzankizumabu. Na podstawie analiz farmakokinetyki populacyjnej można stwierdzić, że stężenie kreatyniny w surowicy, klirens kreatyniny oraz markery czynności wątroby (AlAT/AspAT/bilirubina) nie miały znaczącego wpływu na klirens ryzankizumabu u osób z łuszczycą plackowatą.
Jako przeciwciało monoklonalne IgG1 ryzankizumab jest głównie wydalany w wyniku wewnątrzkomórkowych procesów katabolicznych i nie oczekuje się, aby był metabolizowany z udziałem enzymów wątrobowych cytochromu P450 lub wydalany przez nerki.
Masa ciała
Klirens i objętość dystrybucji ryzankizumabu zwiększają się wraz ze zwiększaniem się masy ciała, co może prowadzić do zmniejszonej skuteczności u pacjentów z dużą masą ciała (> 130 kg). Jednakże powyższa obserwacja dotyczy ograniczonej liczby pacjentów. Obecnie nie zaleca się dostosowywania dawki w zależności od masy ciała u pacjentów dorosłych.
Płeć lub rasa
Płeć lub rasa nie wpływały istotnie na klirens ryzankizumabu u dorosłych osób z łuszczycą plackowatą. W klinicznym badaniu farmakokinetyki u zdrowych ochotników nie zaobserwowano klinicznie znaczących różnic w ekspozycji na ryzankizumab u chińskich i japońskich uczestników badania w porównaniu z uczestnikami rasy kaukaskiej.
5.3 Przedkliniczne dane o bezpieczeństwie
Dane niekliniczne uzyskane w badaniach toksyczności po podaniu wielokrotnym, w tym badania bezpieczeństwa farmakologicznego oraz wzmocnione badanie toksyczności rozwojowej przed i po urodzeniu u małp cynomolgus nie ujawniły żadnego szczególnego zagrożenia dla ludzi. Małpom podawano dawki do 50 mg/kg mc./tydzień [co dawało ekspozycję około 70 razy większą niż ekspozycja kliniczna po podaniu maksymalnej zalecanej dawki u ludzi (ang. maximum recommended human dose, MRHD)].
Nie badano potencjalnego działania mutagennego lub rakotwórczego ryzankizumabu. W trwającym 26 tygodni badaniu toksyczności przewlekłej na małpach cynomolgus, w którym stosowano dawki do 50 mg/kg mc./tydzień (ekspozycja była około 70 razy większa niż ekspozycja kliniczna po podaniu MRHD) nie zaobserwowano zmian przednowotworowych lub nowotworowych oraz nie stwierdzono niepożądanych działań immunotoksycznych lub oddziaływania na układ sercowo-naczyniowy.
6. DANE FARMACEUTYCZNE
6.1 Wykaz substancji pomocniczych
Sodu octan trójwodny
Kwas octowy
Trehaloza dwuwodna
Polisorbat 20
Woda do wstrzykiwań
6.2 Niezgodności farmaceutyczne
Nie mieszać tego produktu leczniczego z innymi produktami leczniczymi, ponieważ nie wykonano badań dotyczących zgodności.
6.3 Okres ważności
2 lata
6.4 Specjalne środki ostrożności podczas przechowywania
Przechowywać w lodówce (2°C - 8°C). Nie zamrażać.
Przechowywać ampułko-strzykawkę w opakowaniu zewnętrznym (pudełku tekturowym) w celu ochrony przed światłem.
Ampułko-strzykawkę można przechowywać poza lodówką (w temperaturze do maksymalnie 25°C) przez okres do 24 godzin w oryginalnym pudełku tekturowym w celu ochrony przed światłem.
6.5 Rodzaj i zawartość opakowania
Ampułko-strzykawka ze szkła z zamocowaną na stałe igłą z nasadką osłaniającą oraz z automatycznym zabezpieczeniem igły.
Produkt leczniczy Skyrizi 55 mg jest dostępny w opakowaniach zawierających 1 ampułko-strzykawkę.
6.6 Specjalne środki ostrożności dotyczące usuwania i przygotowania produktu leczniczego do
stosowania
Przed wykonaniem wstrzyknięcia można wyjąć z lodówki produkt leczniczy w pudełku tekturowym i pozostawić do osiągnięcia temperatury pokojowej, chroniąc przed bezpośrednim światłem słonecznym (odczekać 15 do 30 minut). Nie wyjmować ampułko-strzykawki z pudełka tekturowego.
Roztwór powinien być bezbarwny do żółtego i przezroczysty do lekko opalizującego.
Ogólne specjalne środki ostrożności
Przed podaniem należy dokładnie obejrzeć każdą ampułko-strzykawkę. Roztwór może zawierać kilka przezroczystych lub białych cząstek pochodzących z produktu. Produktu leczniczego Skyrizi nie należy stosować, jeśli rozwór jest mętny lub ma zmienioną barwę, lub zawiera duże cząstki. Nie wstrząsać ampułko-strzykawki.
Szczegółowe instrukcje użycia leku znajdują się w ulotce dołączonej do opakowania.
Każda ampułko-strzykawka przeznaczona jest wyłącznie do jednorazowego użycia.
Wszelkie niewykorzystane resztki produktu leczniczego lub jego odpady należy usunąć zgodnie z lokalnymi przepisami.
7. PODMIOT ODPOWIEDZIALNY POSIADAJĄCY POZWOLENIE NA DOPUSZCZENIE DO OBROTU
AbbVie Deutschland GmbH & Co. KG
Knollstrasse
67061 Ludwigshafen
Niemcy
8. NUMER POZWOLENIA NA DOPUSZCZENIE DO OBROTU
EU/1/19/1361/010
9. DATA WYDANIA PIERWSZEGO POZWOLENIA NA DOPUSZCZENIE DO OBROTU
I DATA PRZEDŁUŻENIA POZWOLENIA
Data wydania pierwszego pozwolenia na dopuszczenie do obrotu: 26 kwietnia 2019 Data ostatniego przedłużenia pozwolenia: 5 stycznia 2024
10. DATA ZATWIERDZENIA LUB CZĘŚCIOWEJ ZMIANY TEKSTU
CHARAKTERYSTYKI PRODUKTU LECZNICZEGO
Szczegółowe informacje o tym produkcie leczniczym są dostępne na stronie internetowej Europejskiej Agencji Leków https://www.ema.europa.eu.
Skyrizi 600 mg koncentrat do sporządzania roztworu do infuzji
1. NAZWA PRODUKTU LECZNICZEGO
Skyrizi 600 mg koncentrat do sporządzania roztworu do infuzji
2. SKŁAD JAKOŚCIOWY I ILOŚCIOWY
Każda fiolka zawiera 600 mg ryzankizumabu w 10,0 ml roztworu.
Ryzankizumab jest humanizowanym przeciwciałem monoklonalnym należącym do podklasy 1 immunoglobuliny typu G (IgG1), wytworzonym w komórkach jajnika chomika chińskiego z wykorzystaniem techniki rekombinacji DNA.
Substancje pomocnicze o znanym działaniu
Ten produkt leczniczy zawiera 2 mg polisorbatu 20 w każdej dawce 600 mg i 4 mg polisorbatu 20 w każdej dawce 1200 mg.
Pełny wykaz substancji pomocniczych, patrz punkt 6.1.
3. POSTAĆ FARMACEUTYCZNA
Koncentrat do sporządzania roztworu do infuzji (koncentrat jałowy).
Roztwór jest bezbarwny do jasnożółtego i przezroczysty do lekko opalizującego.
4. SZCZEGÓŁOWE DANE KLINICZNE
4.1 Wskazania do stosowania
Choroba Leśniowskiego-Crohna
Produkt leczniczy Skyrizi jest wskazany do stosowania w leczeniu dorosłych pacjentów z czynną chorobą Leśniowskiego-Crohna o nasileniu od umiarkowanego do ciężkiego, u których odpowiedź na leczenie jest niewystarczająca, którzy przestali odpowiadać na leczenie lub nie tolerowali leczenia konwencjonalnego lub biologicznego.
Wrzodziejące zapalenie jelita grubego
Produkt leczniczy Skyrizi jest wskazany do stosowania w leczeniu dorosłych pacjentów z czynnym wrzodziejącym zapaleniem jelita grubego o nasileniu od umiarkowanego do ciężkiego, u których odpowiedź na leczenie jest niewystarczająca, którzy przestali odpowiadać na leczenie lub nie tolerowali leczenia konwencjonalnego lub biologicznego.
4.2 Dawkowanie i sposób podawania
Niniejszy produkt leczniczy jest przeznaczony do stosowania zgodnie z zaleceniami i pod nadzorem lekarza mającego doświadczenie w rozpoznawaniu i leczeniu chorób, w których wskazany jest produkt leczniczy Skyrizi.
Dawkowanie
Choroba Leśniowskiego-Crohna
Zalecana dawka to 600 mg podawana we wlewie dożylnym w tygodniu 0., tygodniu 4. i tygodniu 8., a następnie 360 mg podawana w postaci wstrzyknięcia podskórnego w tygodniu 12. i później co 8 tygodni. Należy rozważyć zaprzestanie leczenia u pacjentów, u których nie stwierdzono dowodów na korzyści terapeutyczne do tygodnia 24.
Informacje dotyczące późniejszego schematu podawania podskórnego, patrz punkt 4.2 Charakterystyki Produktu Leczniczego Skyrizi 360 mg roztwór do wstrzykiwań we wkładzie, Skyrizi 180 mg w ampułko-strzykawce i Skyrizi 90 mg w ampułko-strzykawce.
Wrzodziejące zapalenie jelita grubego
Zalecana dawka indukcyjna to 1200 mg podawana we wlewie dożylnym w tygodniu 0., tygodniu 4. i tygodniu 8. Począwszy od tygodnia 12., a następnie co 8 tygodni, zalecana dawka podtrzymująca jest ustalana w oparciu o indywidualny stan pacjenta:
- U pacjentów, u których po indukcji wystąpiła odpowiednia poprawa aktywności choroby, zaleca się dawkę 180 mg podawaną we wstrzyknięciu podskórnym
U pacjentów z niewystarczającą poprawą aktywności choroby po indukcji zaleca się dawkę
360 mg podawaną we wstrzyknięciu podskórnym
Należy rozważyć przerwanie leczenia u pacjentów, u których nie stwierdzono dowodów na korzyści terapeutyczne do tygodnia 24.
Informacje dotyczące późniejszego schematu podawania podskórnego, patrz punkt 4.2 Charakterystyki Produktu Leczniczego Skyrizi 180 mg i 360 mg roztwór do wstrzykiwań we wkładzie oraz Skyrizi 180 mg w ampułko-strzykawce.
Pominięcie podania dawki
W przypadku pominięcia dawki należy ją podać jak najszybciej. Kolejną dawkę należy podać w ustalonym pierwotnie czasie.
Specjalne populacje
Pacjenci w podeszłym wieku
Nie jest konieczne dostosowanie dawki (patrz punkt 5.2).
Dane o stosowaniu u osób w wieku ≥ 65 lat są ograniczone.
Zaburzenia czynności nerek lub wątroby
Nie przeprowadzono badań w celu oceny wpływu zaburzeń czynności wątroby lub nerek na farmakokinetykę produktu leczniczego Skyrizi. Ogólnie, nie oczekuje się, aby te zaburzenia miały istotny wpływ na farmakokinetykę przeciwciał monoklonalnych i nie uważa się, aby konieczne było dostosowanie dawki (patrz punkt 5.2).
Dzieci i młodzież
Nie określono dotychczas bezpieczeństwa stosowania ani skuteczności produktu leczniczego Skyrizi w leczeniu choroby Leśniowskiego-Crohna i wrzodziejącego zapalenia jelita grubego u dzieci w wieku 0 - 17 lat. Obecnie dostępne dane opisano w punktach 5.1 i 5.2, ale nie można podać żadnych zaleceń dotyczących dawkowania.
Pacjenci z nadwagą
Nie jest konieczne dostosowanie dawki (patrz punkt 5.2).
Sposób podawania
Do podawania we wlewie dożylnym.
Produkt leczniczy Skyrizi koncentrat do sporządzania roztworu do infuzji jest przeznaczony wyłącznie do podawania dożylnego. Dawkę 600 mg należy podawać przez co najmniej jedną godzinę, a dawkę 1200 mg należy podawać przez co najmniej dwie godziny. Instrukcja dotycząca rozcieńczania produktu leczniczego przed podaniem, patrz punkt 6.6.
4.3 Przeciwwskazania
Nadwrażliwość na substancję czynną lub na którąkolwiek substancję pomocniczą wymienioną w punkcie 6.1.
Istotne klinicznie czynne zakażenia (np. czynna gruźlica, patrz punkt 4.4).
4.4 Specjalne ostrzeżenia i środki ostrożności dotyczące stosowania
Identyfikowalność
W celu poprawienia identyfikowalności biologicznych produktów leczniczych należy czytelnie zapisać nazwę i numer serii podawanego produktu.
Zakażenia
Ryzankizumab może zwiększać ryzyko zakażenia.
U pacjentów z przewlekłym zakażeniem, nawracającymi zakażeniami w wywiadzie lub znanymi czynnikami ryzyka zakażenia należy zachować ostrożność podczas stosowania ryzankizumabu. Nie należy rozpoczynać leczenia ryzankizumabem u pacjentów z jakimkolwiek istotnym klinicznie czynnym zakażeniem do czasu jego wyleczenia lub do czasu wdrożenia odpowiedniego leczenia.
Pacjentów leczonych ryzankizumabem należy poinformować o konieczności zgłoszenia się do lekarza w przypadku pojawienia się objawów przedmiotowych lub podmiotowych istotnego klinicznie przewlekłego lub ostrego zakażenia. Jeśli u pacjenta wystąpi takie zakażenie lub nie ma odpowiedzi na standardowe leczenie zakażenia, pacjent powinien być ściśle monitorowany, a ryzankizumabu nie należy podawać aż do momentu ustąpienia objawów zakażenia.
Gruźlica
Przed rozpoczęciem leczenia ryzankizumabem pacjentów należy poddać badaniom w celu wykluczenia zakażenia gruźlicą. Pacjentów otrzymujących ryzankizumab należy monitorować, aby ustalić, czy nie występują u nich objawy przedmiotowe i podmiotowe czynnej gruźlicy. Przed rozpoczęciem podawania ryzankizumabu należy rozważyć zastosowanie terapii przeciwgruźliczej u pacjentów z utajoną lub czynną gruźlicą w wywiadzie, u których nie można potwierdzić właściwie przeprowadzonego leczenia.
Szczepienia
Przed rozpoczęciem leczenia ryzankizumabem należy rozważyć przeprowadzenie wszystkich właściwych szczepień zgodnie z obowiązującymi zaleceniami odnośnie szczepień. Jeśli pacjent otrzymał żywą szczepionkę (wirusową lub bakteryjną) zaleca się, aby zaczekać co najmniej 4 tygodnie przed rozpoczęciem leczenia ryzankizumabem. Pacjenci leczeni ryzankizumabem nie powinni
otrzymywać żywych szczepionek w trakcie leczenia i przez co najmniej 21 tygodni po jego zakończeniu (patrz punkt 5.2).
Reakcje nadwrażliwości
Podczas stosowania ryzankizumabu zgłaszano ciężkie reakcje nadwrażliwości, w tym anafilaksję (patrz punkt 4.8). W przypadku wystąpienia ciężkiej reakcji nadwrażliwości należy natychmiast przerwać podawanie ryzankizumabu i rozpocząć właściwe leczenie.
Substancje pomocnicze o znanym działaniu
Polisorbat
Ten produkt leczniczy zawiera 2 mg polisorbatu 20 w każdej dawce 600 mg i 4 mg polisorbatu 20 w każdej dawce 1200 mg. Polisorbaty mogą powodować reakcje alergiczne.
Sód
Ten produkt leczniczy zawiera mniej niż 1 mmol (23 mg) sodu w fiolce, to znaczy lek uznaje się za „wolny od sodu”.
4.5 Interakcje z innymi produktami leczniczymi i inne rodzaje interakcji
Nie oczekuje się, aby ryzankizumab był metabolizowany przez enzymy wątrobowe lub wydalany przez nerki. Nie oczekuje się interakcji pomiędzy ryzankizumabem a inhibitorami, induktorami lub substratami enzymów metabolizujących produkty lecznicze i nie ma konieczności dostosowania dawki (patrz punkt 5.2).
Równoczesne stosowanie terapii immunosupresyjnej
Nie oceniano bezpieczeństwa stosowania i skuteczności ryzankizumabu w skojarzeniu z lekami immunosupresyjnymi, w tym z produktami biologicznymi.
4.6 Wpływ na płodność, ciążę i laktację
Kobiety w wieku rozrodczym
Kobiety w wieku rozrodczym powinny stosować skuteczną metodę zapobiegania ciąży w trakcie leczenia i przez co najmniej 21 tygodni po jego zakończeniu.
Ciąża
Brak danych lub istnieją tylko ograniczone dane (mniej niż 300 kobiet w ciąży) dotyczące stosowania ryzankizumabu u kobiet w okresie ciąży. Badania na zwierzętach nie wykazały bezpośredniego ani pośredniego szkodliwego wpływu na reprodukcję. W celu zachowania ostrożności zaleca się unikanie stosowania ryzankizumabu w okresie ciąży.
Karmienie piersią
Nie wiadomo, czy ryzankizumab przenika do mleka ludzkiego. Wiadomo, że ludzkie immunoglobuliny typu G (IgG) przenikają do mleka matki w ciągu pierwszych kilku dni po porodzie, a wkrótce potem ich stężenie się obniża. W konsekwencji w tym krótkim okresie nie można wykluczyć ryzyka dla karmionego piersią niemowlęcia. Należy podjąć decyzję, czy przerwać leczenie ryzankizumabem lub go nie stosować, biorąc pod uwagę korzyści karmienia piersią dla dziecka i korzyści leczenia ryzankizumabem dla kobiety.
Płodność
Nie badano wpływu ryzankizumabu na płodność u ludzi. Badania na zwierzętach nie wykazały bezpośredniego ani pośredniego szkodliwego wpływu na płodność.
4.7 Wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn
Ryzankizumab nie ma wpływu lub wywiera nieistotny wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn.
4.8 Działania niepożądane
Podsumowanie profilu bezpieczeństwa stosowania
Najczęściej zgłaszanymi działaniami niepożądanymi były zakażenia górnych dróg oddechowych (15,6% w chorobie Leśniowskiego-Crohna i 26,2% we wrzodziejącym zapaleniu jelita grubego).
Tabelaryczny wykaz działań niepożądanych
Wykaz działań niepożądanych ryzankizumabu ustalono na podstawie danych z badań klinicznych (Tabela 1) i przedstawiono zgodnie z klasyfikacją układów i narządów MedDRA i częstością występowania: bardzo często (≥ 1/10), często (≥ 1/100 do < 1/10), niezbyt często (≥ 1/1 000 do < 1/100), rzadko (≥ 1/10 000 do < 1/1 000), bardzo rzadko (< 1/10 000) i częstość nieznana (nie może być określona na podstawie dostępnych danych). W każdej grupie częstości działań niepożądanych przedstawiono zgodnie ze zmniejszającym się stopniem ciężkości.
Tabela 1: Wykaz działań niepożądanych
| Klasyfikacja układów i narządów | Częstość występowania | Działania niepożądane |
| Zakażenia i zarażenia pasożytnicze | Bardzo często | Zakażenia górnych dróg oddechowycha |
| Często | Grzybica dermatofitowab | |
| Niezbyt często | Zapalenie mieszków włosowych | |
| Zaburzenia układu immunologicznego | Rzadko | Anafilaksja |
| Zaburzenia układu nerwowego | Często | Ból głowyc |
| Zaburzenia skóry i tkanki podskórnej | Często | Świąd Wysypka Wyprysk |
| Niezbyt często | Pokrzywka | |
| Zaburzenia ogólne i stany w miejscu podania | Często | Uczucie zmęczeniad Odczyny w miejscu wstrzyknięciae |
a W tym: zakażenie dróg oddechowych (wirusowe, bakteryjne lub nieokreślone), zapalnie zatok (w tym ostre), nieżyt nosa, zapalenie nosogardła, zapalenie gardła (w tym wirusowe), zapalenie migdałków podniebiennych, zapalenie krtani, zapalenie tchawicy. b W tym: grzybica stóp, grzybica pachwin, grzybica skóry gładkiej, łupież pstry, grzybica dłoni, grzybica paznokci, zakażenie grzybicze skóry. c W tym: ból głowy, napięciowy ból głowy, zatokowy ból głowy. d W tym: uczucie zmęczenia, astenia, złe samopoczucie. e W tym: zasinienie, rumień, krwiak, krwotok, podrażnienie, ból, świąd, odczyn, obrzęk, stwardnienie, nadwrażliwość, guzek, wysypka, pokrzywka, pęcherze, zwiększenie | ||
ciepłoty w miejscu wstrzyknięcia, rumień w miejscu wstrzyknięcia, wynaczynienie, reakcja, obrzęk.
Opis wybranych działań niepożądanych
Łuszczyca
Zakażenia
W całym programie dotyczącym łuszczycy, obejmującym długoterminową ekspozycję na ryzankizumab, częstość występowania zakażeń wynosiła 75,5 zdarzeń/100 pacjentolat. W większości przypadków zakażenia nie były ciężkie, miały nasilenie łagodne do umiarkowanego i nie prowadziły do zaprzestania stosowania ryzankizumabu. Częstość występowania ciężkich zakażeń wynosiła 1,7 zdarzeń/100 pacjentolat (patrz punkt 4.4).
Choroba Leśniowskiego-Crohna (ChLC)
Ogólnie profil bezpieczeństwa stosowania obserwowany u pacjentów z chorobą Leśniowskiego-Crohna leczonych ryzankizumabem był zgodny z profilem bezpieczeństwa stosowania obserwowanym u pacjentów we wszystkich wskazaniach.
Zakażenia
Częstość występowania zakażeń w połączonych danych z trwających 12 tygodni badań oceniających leczenie indukujące wyniosła 83,3 zdarzeń/100 pacjentolat u uczestników leczonych ryzankizumabem podawanym w dawce 600 mg dożylnie w porównaniu z 117,7 zdarzeń/100 pacjentolat u pacjentów przyjmujących placebo. Częstość występowania ciężkich zakażeń wyniosła
3,4 zdarzeń/100 pacjentolat u uczestników leczonych ryzankizumabem w dawce 600 mg dożylnie w porównaniu z 16,7 zdarzeń/100 pacjentolat u pacjentów przyjmujących placebo (patrz punkt 4.4).
Częstość występowania zakażeń w trwającym 52 tygodnie badaniu leczenia podtrzymującego wyniosła 57,7 zdarzeń/100 pacjentolat u uczestników leczonych ryzankizumabem w dawce 360 mg podskórnie po leczeniu indukującym ryzankizumabem w porównaniu
z 76,0 zdarzeniami/100 pacjentolat u pacjentów przyjmujących placebo po leczeniu indukującym ryzankizumabem. Częstość występowania ciężkich zakażeń wyniosła 6,0 zdarzeń/100 pacjentolat u uczestników leczonych ryzankizumabem w dawce 360 mg podskórnie po leczeniu indukującym ryzankizumabem w porównaniu z 5,0 zdarzeniami/100 pacjentolat u pacjentów przyjmujących placebo po leczeniu indukującym ryzankizumabem (patrz punkt 4.4).
Wrzodziejące zapalenie jelita grubego
Ogólnie profil bezpieczeństwa stosowania obserwowany u pacjentów z wrzodziejącym zapaleniem jelita grubego leczonych ryzankizumabem był zgodny z profilem bezpieczeństwa stosowania obserwowanym u pacjentów we wszystkich wskazaniach.
Zakażenia
Częstość występowania zakażeń w połączonych danych z trwającego 12 tygodni badania oceniającego leczenie indukujące wyniosła 78,3 zdarzenia/100 pacjentolat u uczestników leczonych ryzankizumabem w dawce 1200 mg dożylnie w porównaniu z 74,2 zdarzenia/100 pacjentolat u pacjentów przyjmujących placebo. Częstość występowania ciężkich zakażeń wyniosła 3,0 zdarzenia/100 pacjentolat u uczestników leczonych ryzankizumabem w dawce 1200 mg dożylnie w porównaniu z 5,4 zdarzenia/100 pacjentolat u pacjentów przyjmujących placebo (patrz punkt 4.4).
Częstość występowania zakażeń w trwającym 52 tygodnie badaniu leczenia podtrzymującego wyniosła 67,4 zdarzenia/100 pacjentolat u uczestników leczonych ryzankizumabem w dawce 180 mg
podskórnie i 56,5 zdarzenia/100 pacjentolat u pacjentów leczonych ryzankizumabem w dawce 360 mg podskórnie po leczeniu indukującym ryzankizumabem w porównaniu z 64,6 zdarzenia/100 pacjentolat u pacjentów przyjmujących placebo po leczeniu indukującym ryzankizumabem. Częstość występowania ciężkich zakażeń wyniosła 1,1 zdarzenia/100 pacjentolat u uczestników leczonych ryzankizumabem w dawce 180 mg podskórnie i 0,6 zdarzenia/100 pacjentolat u pacjentów leczonych ryzankizumabem w dawce 360 mg podskórnie po leczeniu indukującym ryzankizumabem w porównaniu z 2,3 zdarzenia/100 pacjentolat u pacjentów przyjmujących placebo po leczeniu indukującym ryzankizumabem (patrz punkt 4.4).
Immunogenność
U pacjentów z chorobą Leśniowskiego-Crohna leczonych ryzankizumabem w zalecanych dawkach podawanych dożylnie i podskórnie odpowiednio w ramach leczenia indukującego i podtrzymującego przez okres maksymalnie 64 tygodni w badaniach klinicznych dotyczących ChLC występujące w trakcie leczenia przeciwciała przeciwko lekowi i przeciwciała neutralizujące wykryto u odpowiednio 3,4% (2/58) i 0% (0/58) ocenionych pacjentów.
U pacjentów z wrzodziejącym zapaleniem jelita grubego leczonych ryzankizumabem w zalecanych dawkach podawanych dożylnie i podskórnie odpowiednio w ramach leczenia indukującego i podtrzymującego (180 mg lub 360 mg) przez okres maksymalnie 64 tygodni w badaniach klinicznych dotyczących wrzodziejącego zapalenia jelita grubego, występujące w trakcie leczenia przeciwciała przeciwko lekowi i przeciwciała neutralizujące wykryto u odpowiednio 8,9% (8/90) i 6,7% (6/90) ocenionych pacjentów dla dawki 180 mg podskórnie i u 4,4% (4/91) i 2,2% (2/91) dla dawki 360 mg podskórnie.
Obecność przeciwciał przeciw ryzankizumabowi, w tym przeciwciał neutralizujących, nie wiązała się ze zmianami w odpowiedzi klinicznej czy bezpieczeństwie stosowania.
Pacjenci w podeszłym wieku
Dane o stosowaniu u osób w wieku ≥ 65 lat są ograniczone.
Zgłaszanie podejrzewanych działań niepożądanych
Po dopuszczeniu produktu leczniczego do obrotu istotne jest zgłaszanie podejrzewanych działań niepożądanych. Umożliwia to nieprzerwane monitorowanie stosunku korzyści do ryzyka stosowania produktu leczniczego. Osoby należące do fachowego personelu medycznego powinny zgłaszać wszelkie podejrzewane działania niepożądane za pośrednictwem krajowego systemu zgłaszania wymienionego w załączniku V.
4.9 Przedawkowanie
W przypadku przedawkowania zaleca się monitorowanie pacjenta, aby stwierdzić, czy nie występują jakiekolwiek objawy przedmiotowe lub podmiotowe działań niepożądanych, oraz natychmiastowe wdrożenie właściwego leczenia objawowego.
5. WŁAŚCIWOŚCI FARMAKOLOGICZNE
5.1 Właściwości farmakodynamiczne
Grupa farmakoterapeutyczna: leki immunosupresyjne, inhibitory interleukin, kod ATC: L04AC18
Mechanizm działania
Ryzankizumab jest humanizowanym przeciwciałem monoklonalnym należącym do podklasy 1 immunoglobuliny typu G (IgG1), które z wysokim powinowactwem selektywnie wiąże się z podjednostką p19 ludzkiej cytokiny interleukiny 23 (IL-23) bez wiązania się z IL-12 i hamuje jej
interakcję z kompleksem receptora dla IL-23. IL-23 jest cytokiną zaangażowaną w odpowiedź zapalną i immunologiczną. Blokując wiązanie IL-23 z jej receptorem, ryzankizumab hamuje zależną od IL-23 sygnalizację międzykomórkową i uwalnianie cytokin prozapalnych.
Działanie farmakodynamiczne
W badaniu osób z łuszczycą, ekspresja genów związanych z osią IL-23/IL-17 zmniejszyła się w skórze po podaniu pojedynczych dawek ryzankizumabu. Obserwowano również zmniejszenie grubości naskórka, nacieku zapalnego i ekspresji markerów łuszczycy w zmianach łuszczycowych.
W badaniu fazy II z udziałem osób z chorobą Leśniowskiego-Crohna ekspresja genów związanych z osią IL-23/Th17 zmniejszyła się w tkankach jelita po podaniu wielokrotnych dawek ryzankizumabu. Zaobserwowano również obniżenie stężenia kalprotektyny w kale (ang. faecal calprotectin, FCP), stężenia białka C-reaktywnego (ang. C reactive protein, CRP) w surowicy oraz stężenia IL-22 po podaniu dawek wielokrotnych w badaniach fazy III dotyczących leczenia indukującego u pacjentów z chorobą Leśniowskiego-Crohna. Obniżenie stężeń FCP, CRP i IL-22 w surowicy zostało utrzymane do tygodnia 52. badania leczenia podtrzymującego.
W badaniu fazy IIb/III z udziałem osób z wrzodziejącym zapaleniem jelita grubego w tygodniu 12. badania dotyczącego leczenia indukującego zaobserwowano statystycznie istotne i klinicznie istotne obniżenie w stosunku do wartości wyjściowych stężeń biomarkerów stanu zapalnego, FCP i CRP, a także biomarkera związanego ze szlakiem IL-23, IL-22 w surowicy. Obniżenie stężeń FCP, CRP i IL-22 w surowicy zostało utrzymane do tygodnia 52. badania leczenia podtrzymującego.
Skuteczność kliniczna i bezpieczeństwo stosowania
Choroba Leśniowskiego-Crohna
Skuteczność i bezpieczeństwo stosowania ryzankizumabu oceniono u 1419 pacjentów z czynną chorobą Leśniowskiego-Crohna o nasileniu od umiarkowanego do ciężkiego w trzech wieloośrodkowych, randomizowanych badaniach klinicznych prowadzonych z zastosowaniem metody podwójnie ślepej próby oraz placebo w grupie kontrolnej. Uczestnicy włączeni do badania byli w wieku 16 lat i starszym, mieli wskaźnik aktywności choroby Leśniowskiego-Crohna (ang. Crohn’s Disease Activity Index, CDAI) w zakresie 220–450, średnią liczbę stolców (ang. stool frequency, SF) w ciągu doby ≥ 4 i (lub) średni wynik oceny bólu w jamie brzusznej (ang. abdominal pain score, APS) w ciągu doby na poziomie ≥ 2 oraz wynik prostej ocen endoskopowej choroby Leśniowskiego-Crohna (ang. Simple Endoscopic Score for CD, SES-CD) wynoszący ≥ 6 lub ≥ 4 w przypadku choroby ograniczonej do jelita krętego, z wykluczeniem komponenty zwężenia i z potwierdzeniem przez osobę oceniającą na szczeblu centralnym.
Przeprowadzono dwa trwające 12 tygodni badania dotyczące dożylnego leczenia indukującego (ADVANCE i MOTIVATE), które obejmowały fazę przedłużenia badania o 12 tygodni dla uczestników, którzy nie uzyskali odpowiedzi klinicznej SF/APS (obniżenie o ≥ 30% SF i (lub) obniżenie o ≥ 30% APS lub spełnienie obu tych kryteriów i brak pogorszenia w stosunku do punktu początkowego badania). Po badaniach ADVANCE i MOTIVATE przeprowadzono trwające 52 tygodnie randomizowane badanie dotyczące odstawienia leku w przypadku podskórnego leczenia podtrzymującego (FORTIFY), w którym włączono uczestników z odpowiedzią kliniczną SF/APS na dożylne leczenie indukujące, co odpowiadało, co najmniej 64 tygodniom leczenia.
ADVANCE i MOTIVATE
W badaniach ADVANCE i MOTIVATE uczestników losowo przydzielono do grupy otrzymującej ryzankizumab w dawce 600 mg (zalecana dawka), ryzankizumab w dawce 1 200 mg lub placebo w tygodniu 0., 4. i 8.
W badaniu ADVANCE u 58% (491/850) uczestników stwierdzono niepowodzenie lub nietolerancję leczenia jednym lub kilkoma terapiami biologicznymi (wcześniejsze niepowodzenie leczenia biologicznego), a u 42% (359/850) doszło do niepowodzenia lub nietolerancji leczenia konwencjonalnego, ale nie biologicznego (bez wcześniejszego niepowodzenia leczenia biologicznego). Wśród uczestników badania ADVANCE, u których nie doszło do niepowodzenia wcześniejszego leczenia biologicznego, 87% (314/359) pacjentów nie było leczonych w przeszłości lekami biologicznymi, a 13% otrzymywało wcześniej leki biologiczne, ale nie wykazano w ich przypadku niepowodzenia terapii ani braku tolerancji. U wszystkich pacjentów w badaniu MOTIVATE doszło w przeszłości do niepowodzenia leczenia biologicznego.
W obu badaniach większy odsetek uczestników leczonych ryzankizumabem osiągnął równorzędne pierwszorzędowe punkty końcowe w postaci remisji klinicznej w tygodniu 12. oraz odpowiedzi endoskopowej w tygodniu 12. w porównaniu z pacjentami otrzymującymi placebo. Zwiększona odpowiedź kliniczna SF/APS i remisja kliniczna były znaczące już w tygodniu 4. u uczestników leczonych ryzankizumabem i utrzymywały się do 12. tygodnia włącznie (Tabela 2).
Tabela 2. Wyniki skuteczności w badaniach ADVANCE i MOTIVATE
| ADVANCE | MOTIVATE | |||||
Placebo dożylnie (N=175) % | Ryzankizumab 600 mg dożylnie (N=336) % | Różnica pomiędzy metodami leczeniad (95% CI) | Placebo dożylnie (N=187) % | Ryzankizumab 600 mg dożylnie (N=191) % | Różnica pomiędzy metodami leczeniad (95% CI) | |
| Równorzędne pierwszorzędowe punkty końcowe | ||||||
Remisja kliniczna w tygodniu 12.e | 22% | 43% | 22% [14%, 30%]a | 19% | 35% | 15% [6%, 24%]b |
| Odpowiedź endoskopowa w tygodniu 12.f | 12% | 40% | 28% [21%, 35%]a | 11% | 29% | 18% [10%, 25%]a |
| Dodatkowe punkty końcowe | ||||||
Zwiększona odpowiedź kliniczna SF/APS w tygodniu 4.g | 31% | 46% | 15% [6%, 23%]b | 32% | 45% | 14% [4%, 23%]c |
Zwiększona odpowiedź kliniczna SF/APS w tygodniu 12.g | 42% | 63% | 21% [12%, 30%]a | 39% | 62% | 23% [13%, 33%]a |
| CDAI <150 w tygodniu 4. | 10% | 18% | 8% [1%, 14%]c | 11% | 21% | 10% [2%, 17%]c |
| CDAI <150 w tygodniu 12. | 25% | 45% | 21% [12%, 29%]a | 20% | 42% | 22% [13%, 31%]a |
Wygojenie błony śluzowej w tygodniu 12.h | (N=173) 8% | (N=336) 21% | 14% [8%, 19%]a | (N=186) 4% | (N=190) 14% | 9% [4%, 15%]b |
Remisja endoskopowa w tygodniu 12.i | 9% | 24% | 15% [9%, 21%]a | 4% | 19% | 15% [9%, 21%]a |
a Istotność statystyczna kontrolowana na wielokrotność, porównanie ryzankizumab vs placebo (p < 0,001).
b Istotność statystyczna kontrolowana na wielokrotność, porównanie ryzankizumab vs placebo (p ≤ 0,01).
c nominalna wartość p ≤ 0,05, porównanie ryzankizumab vs placebo.
d Skorygowana różnica między metodami leczenia.
e Remisja kliniczna na podstawie SF/APS: średnia dobowa SF ≤ 2,8 i nie gorsza niż w punkcie początkowym oraz średni dobowy wskaźnik AP ≤ 1 i nie gorszy niż w punkcie początkowym. f Odpowiedź endoskopowa: obniżenie wyniku oceny SES-CD o ponad 50% względem punktu początkowego lub obniżenie o co najmniej 2 punkty u uczestników z wynikiem oceny wynoszącym 4 w punkcie początkowym i chorobą ograniczoną do jelita krętego.
g Zwiększona odpowiedź kliniczna SF/APS: obniżenie o ≥ 60% średniej dobowej SF i (lub) obniżenie
o ≥ 35% średniego dobowego wskaźnika AP bądź spełnienie obu tych kryteriów i wartości nie gorsze niż w punkcie początkowym i (lub) remisja kliniczna.
h Wygojenie błony śluzowej: wynik oceny cząstkowej w skali SES-CD dotyczącej owrzodzenia powierzchni wynoszący 0 u uczestników z wynikiem oceny cząstkowej ≥ 1 w punkcie początkowym. i Remisja endoskopowa: wynik oceny w skali SES-CD ≤ 4 i obniżenie o co najmniej 2 punkty względem punktu początkowego, a także brak wyniku oceny cząstkowej przekraczającego 1 dla którejkolwiek z poszczególnych zmiennych.
W tygodniu 12. u wyższego odsetka uczestników leczonych ryzankizumabem uzyskano obniżenie wskaźnika CDAI o co najmniej 100 punktów względem punktu początkowego w porównaniu z pacjentami otrzymującymi placebo (ADVANCE: ryzankizumab = 60%, placebo = 37%, p < 0,001; MOTIVATE: ryzankizumab = 60%, placebo = 30%, p < 0,001).
W tygodniu 12. u wyższego odsetka uczestników leczonych ryzankizumabem uzyskano zwiększoną odpowiedź kliniczną SF/APS oraz odpowiedź endoskopową w tygodniu 12. w porównaniu z pacjentami otrzymującymi placebo (ADVANCE: ryzankizumab = 31%, placebo = 8%, p < 0,001; MOTIVATE: ryzankizumab = 21%, placebo = 7%, p < 0,001).
Wyniki dla równorzędnych pierwszorzędowych punktów końcowych dla podgrup (bez uwzględnienia wielokrotności) uczestników z wcześniejszym niepowodzeniem leczenia biologicznego i bez niego, przedstawiono w Tabeli 3.
Tabela 3. Wyniki skuteczności w tygodniu 12. w podgrupach uczestników z wcześniejszym niepowodzeniem leczenia biologicznego i uczestników bez wcześniejszego niepowodzenia leczenia biologicznego w badaniu ADVANCE
| ADVANCE | |||
| Placebo dożylnie | Ryzankizumab 600 mg | Różnica pomiędzy metodami leczenia (95% CI) | |
| Remisja kliniczna na podstawie wyniku oceny SF/AP | |||
Wcześniejsze niepowodzenie leczenia biologicznego | 23% (N=97) | 41% (N=195) | 18% [7%, 29%] |
| Bez wcześniejszego niepowodzenia leczenia biologicznego | 21% (N=78) | 48% (N=141) | 27% [15%, 39%] |
| Odpowiedź endoskopowa | |||
Wcześniejsze niepowodzenie leczenia biologicznego | 11% (N=97) | 33% (N=195) | 21% [12%, 31%] |
| Bez wcześniejszego niepowodzenia leczenia biologicznego | 13% (N=78) | 50% (N=141) | 38% [27%, 49%] |
W badaniu ADVANCE wyższy odsetek uczestników leczonych ryzankizumabem z lub bez wcześniejszego niepowodzenia leczenia biologicznego osiągnął wskaźnik CDAI < 150 w porównaniu z pacjentami otrzymującymi placebo (z wcześniejszym niepowodzeniem leczenia biologicznego: ryzankizumab = 42%, placebo = 26%; bez niepowodzenia leczenia biologicznego : ryzankizumab = 49%, placebo = 23%).
Hospitalizacje związane z ChLC
Częstość przypadków hospitalizacji związanej z ChLC do tygodnia 12. była niższa u pacjentów leczonych ryzankizumabem w porównaniu z uczestnikami otrzymującymi placebo (ADVANCE: ryzankizumab = 3%, placebo = 12%, p < 0,001; MOTIVATE: ryzankizumab = 3%, placebo = 11%, p ≤ 0,01).
FORTIFY
W badaniu leczenia podtrzymującego FORTIFY oceniono 462 uczestników, którzy uzyskali odpowiedź kliniczną SF/APS na trwające 12 tygodni leczenie indukujące ryzankizumabem podawanym dożylnie w badaniach ADVANCE i MOTIVATE. Uczestników losowo przydzielono do grupy kontynuującej leczenie podtrzymujące ryzankizumabem w dawce 360 mg podskórnie (zalecana dawka) lub ryzankizumabem w dawce 180 mg podskórnie co 8 tygodni bądź przerywającej leczenie indukujące ryzankizumabem i otrzymującej placebo podskórnie co 8 tygodni przez maksymalnie 52 tygodnie.
Równorzędnymi pierwszorzędowymi punktami końcowymi były remisja kliniczna w tygodniu 52. i odpowiedź endoskopowa w tygodniu 52. Oceniono również równorzędne pierwszorzędowe punkty końcowe u uczestników z lub bez wcześniejszego niepowodzenia leczenia biologicznego (patrz Tabela 4).
Tabela 4. Wyniki skuteczności w tygodniu 52. badania FORTIFY (64 tygodnie od rozpoczęcia leczenia indukującego)
| FORTIFY | |||
Leczenie indukujące ryzankizumabem podawanym dożylnie/placebo podskórnief (N=164) % | Leczenie indukujące ryzankizumabem podawanym dożylnie/ryzankizumab 360 mg podskórnie (N=141) % | Różnica pomiędzy metodami leczenia (95% CI) | |
| Równorzędne pierwszorzędowe punkty końcowe | |||
| Remisja kliniczna | 40% | 52% | 15% [5%, 25%]a,g |
Wcześniejsze niepowodzenie leczenia biologicznego | 34% (N=123) | 48% (N=102) | 14% [1%, 27%] |
| Bez wcześniejszego niepowodzenia leczenia biologicznego | 56% (N=41) | 62% (N=39) | 5% [-16%, 27%] |
| Odpowiedź endoskopowa | 22% | 47% | 28% [19%, 37%]b,g |
Wcześniejsze niepowodzenie leczenia biologicznego | 20% (N=123) | 44% (N=102) | 23% [11%, 35%] |
| Bez wcześniejszego niepowodzenia leczenia biologicznego | 27% (N=41) | 54% (N=39) | 27% [6%, 48%] |
| Dodatkowe punkty końcowe | |||
| Zwiększona odpowiedź kliniczna SF/APS | 49% | 59% | 13% [2%, 23%]e,g |
| Utrzymanie remisji klinicznejh | (N=91) 51% | (N=72) 69% | 21% [6%, 35%]d,g |
| Remisja endoskopowa | 13% | 39% | 28% [20%, 37%]c,g |
| Wygojenie błony śluzowej | (N=162) 10% | (N=141) 31% | 22% [14%, 30%]c,g |
a Istotność statystyczna kontrolowana na wielokrotność, porównanie ryzankizumab vs placebo (p < 0,01). b Istotność statystyczna kontrolowana na wielokrotność, porównanie ryzankizumab vs placebo (p < 0,001). c Nominalna wartość p < 0,001, porównanie ryzankizumab vs placebo bez ogólnej kontroli błędu typu I. d Nominalna wartość p ≤ 0,01, porównanie ryzankizumab vs placebo bez ogólnej kontroli błędu typu I. e Nominalna wartość p ≤ 0,05, porównanie ryzankizumab vs placebo bez ogólnej kontroli błędu typu I. f Grupa, w której stosowano wyłącznie leczenie indukujące, obejmowała uczestników, którzy uzyskali odpowiedź kliniczną na leczenie indukujące ryzankizumabem i którzy zostali losowo przydzieleni do grupy otrzymującej placebo w badaniu leczenia podtrzymującego (FORTIFY). g Skorygowana różnica między metodami leczenia. h Utrzymanie remisji klinicznej: remisja kliniczna w tygodniu 52. u uczestników, którzy byli w remisji klinicznej w tygodniu 0. | |||
Głęboką remisję (remisję kliniczną i remisję endoskopową) w tygodniu 52. zaobserwowano u większej liczby uczestników leczonych w schemacie ryzankizumab dożylnie/ryzankizumab
podskórnie w porównaniu z uczestnikami, którzy otrzymywali ryzankizumab dożylnie/placebo podskórnie, (odpowiednio 28% vs 10%, nominalna wartość p < 0,001).
W tygodniu 52. u wyższego odsetka uczestników leczonych ryzankizumabem dożylnie/ryzankizumabem podskórnie uzyskano wskaźnik CDAI < 150 w porównaniu z uczestnikami, którzy otrzymywali ryzankizumab dożylnie/placebo podskórnie, (odpowiednio 52% vs 41%, nominalna wartość p ≤ 0,01). U wyższego odsetka uczestników leczonych ryzankizumabem dożylnie/ryzankizumabem podskórnie uzyskano obniżenie o co najmniej 100 punktów wskaźnika CDAI względem punktu początkowego w porównaniu z pacjentami, którzy otrzymywali ryzankizumab dożylnie/placebo podskórnie, (odpowiednio 62% vs 48%, nominalna wartość p ≤ 0,01).
U 91 uczestników, u których nie wykazano odpowiedzi klinicznej SF/APS po 12 tygodniach leczenia indukującego z użyciem ryzankizumabu w badaniach ADVANCE i MOTIVATE, zastosowano podawaną podskórnie dawkę 360 mg ryzankizumabu w tygodniu 12. i 20. Spośród tych uczestników 64% (58/91) uzyskało odpowiedź kliniczną SF/APS w tygodniu 24.; 33 uczestników, którzy uzyskali odpowiedź kliniczną SF/APS, włączono do udziału w badaniu FORTIFY i kontynuowano u nich podawanie ryzankizumabu w dawce 360 mg podskórnie co 8 tygodni przez maksymalnie 52 tygodnie. Wśród tych uczestników 55% (18/33) pacjentów uzyskało remisję kliniczną, a 45% (15/33) osiągnęło odpowiedź endoskopową w tygodniu 52.
W trakcie badania FORTIFY 30 uczestników utraciło odpowiedź na leczenie ryzankizumabem w dawce 360 mg podskórnie i otrzymało leczenie doraźne ryzankizumabem (pojedyncza dawka dożylna 1200 mg, a następnie 360 mg podskórnie co 8 tygodni). Spośród tych uczestników 57% (17/30) uzyskało odpowiedź kliniczną SF/APS w tygodniu 52. Dodatkowo 20% (6/30) i 34% (10/29) uczestników uzyskało odpowiednio remisję kliniczną i odpowiedź endoskopową w tygodniu 52.
Wyniki związane ze stanem zdrowia i jakością życia
Jakość życia związaną ze stanem zdrowia oceniono z wykorzystaniem kwestionariusza dotyczącego nieswoistego zapalenia jelit (ang. Inflammatory Bowel Disease Questionnaire, IBDQ) i skróconego kwestionariusza oceniającego stan zdrowia (ang. 36-Item Short Form Health Survey, SF-36). Poprawę uczucia zmęczenia oceniono z wykorzystaniem skali dotyczącej funkcjonowania podczas leczenia chorób przewlekłych (ang. Functional Assessment of Chronic Illness Therapy-Fatigue, FACIT-Fatigue). Wydajność pracy oceniano za pomocą kwestionariusza pogorszenia wydajności pracy i wykonywania codziennych czynności w ChLC (ang. Work Productivity and Activity Impairment CD, WPAI-CD).
W tygodniu 12. w badaniach ADVANCE i MOTIVATE u uczestników leczonych ryzankizumabem stwierdzono istotną klinicznie poprawę względem punktu początkowego łącznego wyniku oceny w kwestionariuszu IBDQ, wyników oceny we wszystkich domenach kwestionariusza IBDQ (objawy ze strony jelit, funkcjonowanie ogólne, funkcjonowanie emocjonalne i funkcjonowanie społeczne), wyniku oceny komponenty dotyczącej zdrowia fizycznego i psychicznego w kwestionariuszu SF-36, skali FACIT-Fatigue i WPAI-CD w porównaniu z pacjentami otrzymującymi placebo. Dla WPAI-CD istotnie większe zmniejszenie negatywnego wpływu na pracę, ogólnego upośledzenia pracy i upośledzenia aktywności stwierdzono w badaniu ADVANCE, natomiast w badaniu MOTIVATE wykazano większe zmniejszenie negatywnego wpływu na aktywność. Ta poprawa została utrzymana u uczestników leczonych ryzankizumabem dożylnie/ryzankizumabem podskórnie do tygodnia 52. w badaniu FORTIFY.
Wrzodziejące zapalenie jelita grubego
Skuteczność i bezpieczeństwo stosowania ryzankizumabu oceniono u pacjentów z czynnym wrzodziejącym zapaleniem jelita grubego o nasileniu od umiarkowanego do ciężkiego w dwóch wieloośrodkowych, randomizowanych badaniach klinicznych prowadzonych z zastosowaniem metody podwójnie ślepej próby oraz placebo w grupie kontrolnej. Do badania włączono uczestników w wieku ≥18 i ≤80 lat, z dostosowanym wynikiem w skali Mayo (ang. adapted Mayo Score, aMS)
wynoszącym od 5 do 9 (przy użyciu systemu punktacji Mayo, z wyłączeniem globalnej oceny lekarza) i z wynikiem w podskali endoskopowej (ang. endoscopic subscore, ES) wynoszącym 2 lub 3 podczas przesiewowego badania endoskopowego oraz z potwierdzeniem przez osobę oceniającą na szczeblu centralnym.
Przeprowadzono trwające 12 tygodni badanie dotyczące dożylnego leczenia indukującego (INSPIRE), które obejmowało fazę przedłużenia badania o 12 tygodni dla uczestników, którzy nie uzyskali odpowiedzi klinicznej [definiowanej jako obniżenie o ≥2 punkty aMS i ≥30% w stosunku do wartości wyjściowej oraz obniżenie wyniku w podskali oceny krwawienia z odbytnicy (ang. rectal bleeding subscore, RBS) o ≥1 punkt lub bezwzględny wynik RBS ≤1] w 12. tygodniu. Po badaniu INSPIRE przeprowadzono trwające 52 tygodnie randomizowane badanie dotyczące odstawienia leku w przypadku podskórnego leczenia podtrzymującego (COMMAND), do którego włączono uczestników z odpowiedzią kliniczną na trwające 12 tygodni dożylne leczenie indukujące ryzankizumabem, co odpowiadało co najmniej 64 tygodniom leczenia.
INSPIRE
W badaniu INSPIRE 975 uczestników przydzielono losowo do grupy otrzymującej ryzankizumab w dawce 1200 mg lub placebo w tygodniu 0., tygodniu 4. i tygodniu 8.
W badaniu INSPIRE u 52% (503/975) uczestników stwierdzono niepowodzenie (niewystarczającą odpowiedź lub nietolerancję) leczenia jedną lub kilkoma terapiami biologicznymi, inhibitorami JAK i (lub) modulatorami receptora S1P. Spośród tych 503 uczestników u 488 (97%) nieskuteczne okazało się leczenie biologiczne, a u 90 (18%) nie powiodło się leczenie inhibitorami JAK.
Włączeni uczestnicy mogli stosować stałą dawkę doustnych kortykosteroidów (do 20 mg/dobę prednizonu lub odpowiednika), leków immunomodulujących i aminosalicylanów. Na początku badania INSPIRE 36% uczestników otrzymywało kortykosteroidy, 17% otrzymywało leki immunomodulujące, a 73% otrzymywało aminosalicylany. Aktywność choroby była umiarkowana (aMS ≤7) u 58% uczestników, a ciężka (aMS >7) u 42% uczestników.
W badaniu INSPIRE znacząco większy odsetek pacjentów leczonych ryzankizumabem osiągnął pierwszorzędowy punkt końcowy w 12. tygodniu w postaci remisji klinicznej według skali aMS [definiowanej jako wynik w podskali częstości wypróżnień (ang. stool frequency subscore, SFS) ≤1 i nie większej niż wartość wyjściowa, RBS = 0 i ES ≤1, bez oznak wskazujących na kruchość śluzówki] w porównaniu do placebo (Tabela 5). Wyniki pierwszorzędowego punktu końcowego i kluczowych drugorzędowych punktów końcowych przedstawiono w Tabeli 5.
Tabela 5. Wyniki skuteczności w badaniu INSPIRE w tygodniu 12
| Punkt końcowy | Placebo dożylnie (N=325) % | Ryzankizumab 1200 mg dożylnie (N=650) % | Różnica pomiędzy metodami leczenia (95% CI) |
| Aktywność choroby i objawy WZJG | |||
| Remisja klinicznaab | 6% | 20% | 14%f [10%; 18%] |
| Wcześniejsze niepowodzenie leczenia biologicznego i (lub) inhibitorami JAK | 4% (N=170) | 11% (N=333) | 7% [3%; 12%] |
Bez wcześniejszego niepowodzenia leczenia biologicznego i (lub) inhibitorami JAK | 8% (N=155) | 30% (N=317) | 21% [15%; 28%] |
| Odpowiedź klinicznac | 36% | 64% | 29%f [22%; 35%] |
| Wcześniejsze niepowodzenie leczenia biologicznego i (lub) inhibitorami JAK | 31% (N=170) | 55% (N=333) | 24% [15%; 33%] |
Bez wcześniejszego niepowodzenia leczenia biologicznego i (lub) inhibitorami JAK | 41% (N=155) | 74% (N=317) | 33% [24%; 42%] |
| Ocena endoskopowa i histologiczna | |||
| Wygojenie błony śluzowejd | 12% | 37% | 24%f [19%; 29%] |
| Wcześniejsze niepowodzenie leczenia biologicznego i (lub) inhibitorami JAK | 10% (N=170) | 26% (N=333) | 16% [9%; 22%] |
Bez wcześniejszego niepowodzenia leczenia biologicznego i (lub) inhibitorami JAK | 14% (N=155) | 48% (N=317) | 33% [26%; 41%] |
| Histologiczno-endoskopowe wygojenie błony śluzoweje | 8% | 24% | 17%f [12%; 21%] |
| Wcześniejsze niepowodzenie leczenia biologicznego i (lub) inhibitorami JAK | 7% (N=170) | 16% (N=333) | 9% [3%; 14%] |
Bez wcześniejszego niepowodzenia leczenia biologicznego i (lub) inhibitorami JAK | 8% (N=155) | 33% (N=317) | 25% [18%; 32%] |
a Pierwszorzędowy punkt końcowy b Remisja kliniczna według aMS: SFS ≤1 i nie większa niż wartość wyjściowa, RBS = 0 i ES ≤1 bez oznak wskazujących na kruchość śluzówki c Odpowiedź kliniczna według aMS: obniżenie wyniku od wartości wyjściowej o ≥2 punkty i ≥30%, i obniżenie wyniku w skali RBS o ≥1 punkt lub bezwzględny wynik RBS ≤1 d ES ≤1 bez oznak wskazujących na kruchość śluzówki e ES ≤1 bez oznak wskazujących na kruchość śluzówki i wynik w skali Geboesa ≤3,1 (wskazujący na naciek neutrofili w <5% krypt, brak zniszczenia krypt oraz brak nadżerek, owrzodzeń i ziarniny) f p < 0,00001, skorygowana różnica między metodami leczenia (95% CI) | |||
Kliniczna aktywność i objawy choroby
Częściowo dostosowana punktacja Mayo (ang. partial adapted Mayo score, paMS) składa się ze skali podrzędnych SFS oraz RBS. Odpowiedź kliniczna według paMS jest definiowana jako obniżenie wyniku o ≥1 punkt oraz ≥30% w stosunku do wartości wyjściowej i obniżenie wyniku RBS
o ≥1 punkt lub wartość bezwzględna RBS ≤1. Wyniki odpowiedzi klinicznej (przebieg w czasie) według paMS w badaniu INSPIRE przedstawiono na Rycinie 1. Początek skuteczności był szybki i większy odsetek pacjentów leczonych ryzankizumabem uzyskał odpowiedź kliniczną już w 4. tygodniu w porównaniu do placebo (odpowiednio 52% vs. 31%, p < 0,00001).
Rycina 1. Odsetek pacjentów osiągających odpowiedź kliniczną według paMS w badaniu INSPIRE dotyczącym leczenia indukującego - przebieg w czasie
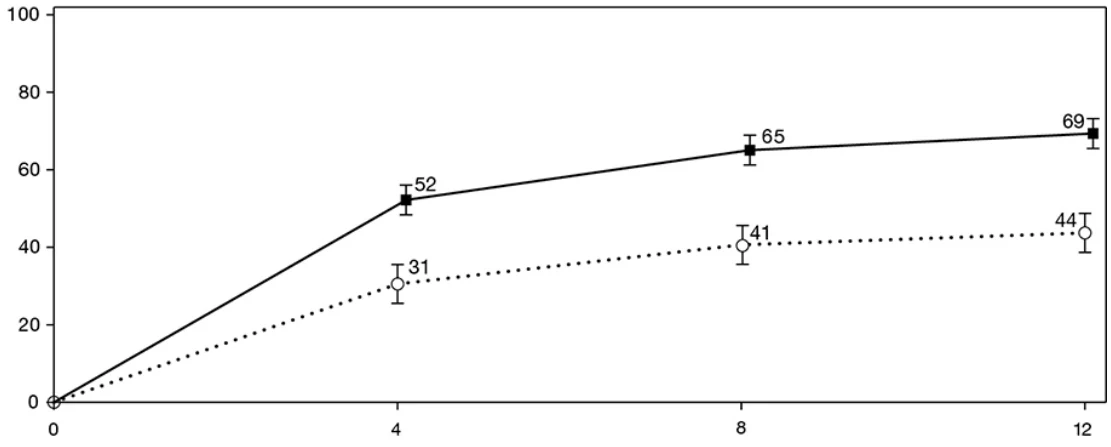
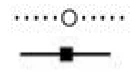
O
dset
ek
o
dpo
wiedzi
(
%)
i 9
%
C
I
Tygodnie
Placebo dożylnie (N=325)
Ryzankizumab 1200 mg dożylnie (N=650)
W tygodniu 12. u istotnie większego odsetka pacjentów leczonych ryzankizumabem w porównaniu do placebo nie występował ból brzucha (odpowiednio 36% vs. 26%, p <0,01) ani pilna potrzeba wypróżnienia (odpowiednio 44% vs. 28%, p < 0,00001).
Inne objawy WZJG
Liczba epizodów nietrzymania stolca na tydzień zmniejszyła się w znacznie większym stopniu u pacjentów leczonych ryzankizumabem w porównaniu do placebo w tygodniu 12. (zmiana w stosunku do wartości wyjściowych dla ryzankizumabu = -3,8, dla placebo = -2,2, p = 0,00003).
Odsetek pacjentów, u których nie występowały nocne wypróżnienia był znacząco większy w grupie pacjentów leczonych ryzankizumabem w porównaniu do placebo w tygodniu 12. (odpowiednio 67% vs. 43%, p < 0,00001).
Odsetek pacjentów, którzy nie odczuwali bolesnego parcia był znacząco większy u pacjentów leczonych ryzankizumabem w porównaniu do placebo w tygodniu 12. (odpowiednio 49% vs. 30%, p < 0,00001).
Liczba dni z przerywanym snem z powodu objawów WZJG w tygodniu 12. zmniejszyła się w znacznie większym stopniu u pacjentów leczonych ryzankizumabem w porównaniu do placebo w tygodniu 12. (zmiana w stosunku do wartości wyjściowych dla ryzankizumabu = -2,5, dla placebo = -1,5, p < 0,00001).
Hospitalizacje związane z WZJG
Częstość przypadków hospitalizacji z powodu WZJG do tygodnia 12. była znacząco niższa u pacjentów leczonych ryzankizumabem w porównaniu z uczestnikami otrzymującymi placebo (odpowiednio 1% vs. 6%, p < 0,00001).
Przedłużenie leczenia u pacjentów bez odpowiedzi na leczenie w tygodniu 12.
Łącznie 141 pacjentów, którzy w tygodniu 12. nie wykazali odpowiedzi klinicznej na indukujące leczenie w badaniu INSPIRE otrzymało podskórnie ryzankizumab w dawce 180 mg lub 360 mg w tygodniu 12. i 20. Spośród 71 pacjentów, którzy otrzymali ryzankizumab w dawce 180 mg podskórnie i 70 pacjentów, którzy otrzymali ryzankizumab w dawce 360 mg podskórnie, odpowiednio 56% i 57% osiągnęło odpowiedź kliniczną w tygodniu 24.
COMMAND
W badaniu dotyczącym leczenia podtrzymującego COMMAND oceniono 548 uczestników, u których wystąpiła odpowiedź kliniczna po 12 tygodniach dożylnego leczenia indukującego ryzankizumabem w badaniu INSPIRE. Uczestników przydzielono losowo do grupy otrzymującej ryzankizumab w schemacie leczenia podtrzymującego w podawanej dawce 180 mg podskórnie lub 360 mg podskórnie co 8 tygodni, lub do grupy przerywającej leczenie indukujące ryzankizumabem i otrzymującej placebo podskórnie co 8 tygodni przez maksymalnie 52 tygodnie.
W badaniu COMMAND u 75% (411/548) pacjentów stwierdzono niepowodzenie (niewystarczająca odpowiedź lub nietolerancja) jednej lub więcej terapii biologicznych, leczenia inhibitorami JAK i (lub) leczenia modulatorami receptora S1P przed leczeniem indukującym na początku badania. Spośród tych 411 pacjentów, u 407 (99%) doszło do niepowodzenia leczenia biologicznego, a u 78 (19%) leczenia inhibitorami JAK.
W badaniu COMMAND znacznie większy odsetek z tych 548 pacjentów leczonych ryzankizumabem w dawce 180 mg podskórnie lub ryzankizumabem w dawce 360 mg podskórnie osiągnął pierwszorzędowy punkt końcowy, czyli remisję kliniczną według aMS w tygodniu 52. w porównaniu do placebo (patrz Tabela 6). Wyniki w zakresie pierwszorzędowego punktu końcowego i kluczowych drugorzędowych punktów końcowych przedstawiono w Tabeli 6.
Tabela 6. Wyniki skuteczności w badaniu COMMAND w tygodniu 52. (64 tygodnie od rozpoczęcia leczenia indukującego)
| Punkt końcowy | Ryzankizumab dożylnie w dawce indukującej/ placebo podskórnie+ (N=183) % | Ryzankizumab dożylnie w dawce indukującej/ Ryzankizumab 180 mg podskórnie (N=179) % | Ryzankizumab dożylnie w dawce indukującej/ Ryzankizumab 360 mg podskórnie (N=186) % | Różnica pomiędzy metodami leczenia (97,5% CI)++ | |
Ryzankizumab dożylnie w dawce indukującej/ Ryzankizumab 180 mg podskórnie | Ryzankizumab dożylnie w dawce indukującej/ Ryzankizumab 360 mg podskórnie | ||||
| Aktywność choroby i objawy WZJG | |||||
| Remisja klinicznaab | 25% | 40% | 38% | 16%h [6%; 27%] | 14%h [4%; 24%] |
Wcześniejsze niepowodzenie leczenia biologicznego i (lub) inhibitorami JAK | 23% (N=138) | 37% (N=134) | 29% (N=139) | 13% [1%; 26%] | 6% [-6%; 18%] |
Bez wcześniejszego niepowodzenia leczenia biologicznego i (lub) inhibitorami JAK | 31% (N=45) | 51% (N=45) | 62% (N=47) | 20% [-3%; 43%] | 31% [8%; 53%] |
| Utrzymywanie się remisji klinicznejc | 40% (N=53) | 70% (N=44) | 50% (N=40) | 29%h [7%; 51%] | 13%k [-11%; 36%] |
Wcześniejsze niepowodzenie leczenia biologicznego i (lub) inhibitorami JAK | 37% (N=35) | 65% (N=26) | 44% (N=25) | 28% [0%; 56%] | 7% [-22%; 36%] |
| Bez wcześniejszego niepowodzenia leczenia | 44% (N=18) | 77% (N=18) | 60% (N=15) | 33% [-2%; 67%] | 16% [-23%; 54%] |
| Punkt końcowy | Ryzankizumab dożylnie w dawce indukującej/ placebo podskórnie+ (N=183) % | Ryzankizumab dożylnie w dawce indukującej/ Ryzankizumab 180 mg podskórnie (N=179) % | Ryzankizumab dożylnie w dawce indukującej/ Ryzankizumab 360 mg podskórnie (N=186) % | Różnica pomiędzy metodami leczenia (97,5% CI)++ | |
Ryzankizumab dożylnie w dawce indukującej/ Ryzankizumab 180 mg podskórnie | Ryzankizumab dożylnie w dawce indukującej/ Ryzankizumab 360 mg podskórnie | ||||
biologicznego i (lub) inhibitorami JAK | |||||
| Remisja kliniczna bez kortykosteroidówd | 25% | 40% | 37% | 16%h [6%; 26%] | 14%h [3%; 24%] |
Wcześniejsze niepowodzenie leczenia biologicznego i (lub) inhibitorami JAK | 23% (N=138) | 36% (N=134) | 29% (N=139) | 13% [0%; 25%] | 6% [-6%; 18%] |
Bez wcześniejszego niepowodzenia leczenia biologicznego i (lub) inhibitorami JAK | 31% (N=45) | 51% (N=45) | 60% (N=47) | 20% [-3%; 43%] | 28% [6%; 51%] |
| Odpowiedź klinicznae | 52% | 68% | 62% | 17%i [6%; 28%] | 11%j [0%; 23%] |
Wcześniejsze niepowodzenie leczenia biologicznego i (lub) inhibitorami JAK | 46% (N=138) | 63% (N=134) | 57% (N=139) | 18% [4%; 31%] | 11% [-2%; 25%] |
Bez wcześniejszego niepowodzenia leczenia biologicznego i (lub) inhibitorami JAK | 71% (N=45) | 82% (N=45) | 79% (N=47) | 11% [-9%; 31%] | 8% [-13%; 28%] |
| Ocena endoskopowa i histologiczna | |||||
| Wygojenie błony śluzowejf | 32% | 51% | 48% | 20%h [9%; 31%] | 17%h [7%; 28%] |
Wcześniejsze niepowodzenie leczenia biologicznego i (lub) inhibitorami JAK | 30% (N=138) | 48% (N=134) | 39% (N=139) | 17% [4%; 30%] | 8% [-4%; 21%] |
Bez wcześniejszego niepowodzenia leczenia biologicznego i (lub) inhibitorami JAK | 36% (N=45) | 60% (N=45) | 76% (N=47) | 24% [1%; 47%] | 41% [19%; 62%] |
Histologiczno- endoskopowe wygojenie błony śluzowejg | 23% | 43% | 42% | 20%h [10%; 31%] | 20%h [10%; 30%] |
Wcześniejsze niepowodzenie leczenia biologicznego i (lub) inhibitorami JAK | 22% (N=138) | 39% (N=134) | 33% (N=139) | 17% [5%; 29%] | 11% [-1%; 23%] |
| Bez wcześniejszego niepowodzenia leczenia | 29% (N=45) | 55% (N=45) | 69% (N=47) | 26% [3%; 49%] | 40% [19%; 62%] |
| Punkt końcowy | Ryzankizumab dożylnie w dawce indukującej/ placebo podskórnie+ (N=183) % | Ryzankizumab dożylnie w dawce indukującej/ Ryzankizumab 180 mg podskórnie (N=179) % | Ryzankizumab dożylnie w dawce indukującej/ Ryzankizumab 360 mg podskórnie (N=186) % | Różnica pomiędzy metodami leczenia (97,5% CI)++ | |
Ryzankizumab dożylnie w dawce indukującej/ Ryzankizumab 180 mg podskórnie | Ryzankizumab dożylnie w dawce indukującej/ Ryzankizumab 360 mg podskórnie | ||||
biologicznego i (lub) inhibitorami JAK | |||||
+ Grupa otrzymująca wyłącznie leczenie indukujące obejmowała uczestników, którzy osiągnęli odpowiedź kliniczną na leczenie indukujące ryzankizumabem i którzy zostali losowo przydzieleni do grupy otrzymującej placebo w badaniu leczenia podtrzymującego (COMMAND) ++ Skorygowana różnica w odniesieniu do ogólnej różnicy między metodami leczenia a Pierwszorzędowy punkt końcowy b Remisja kliniczna według aMS: SFS ≤1 i nie większa niż wartość wyjściowa, RBS = 0 i ES ≤1 bez oznak wskazujących na kruchość śluzówki c Remisja kliniczna według aMS w tygodniu 52. u uczestników, którzy osiągnęli remisję kliniczną po zakończeniu leczenia indukującego d Remisja kliniczna według aMS w tygodniu 52. i bez kortykosteroidów przez ≥90 dni e Odpowiedź kliniczna według aMS: obniżenie wyniku od wartości wyjściowej o ≥2 punkty i ≥30%, i obniżenie wyniku w skali RBS o ≥1 punkt lub bezwzględny wynik RBS ≤1 f ES ≤1 bez oznak wskazujących na kruchość śluzówki g ES ≤1 bez oznak wskazujących na kruchość śluzówki i wynik w skali Geboesa ≤3,1 (wskazujący na naciek neutrofili w <5% krypt, brak zniszczenia krypt oraz brak nadżerek, owrzodzeń i ziarniny) h Istotność statystyczna kontrolowana na wielokrotność; porównanie: ryzankizumab vs. placebo (p ≤0,01) i Nominalna wartość p ≤0,01; porównanie: ryzankizumab vs. placebo j Nominalna wartość p ≤0,05; porównanie: ryzankizumab vs. placebo k p = 0,2234 | |||||
Kliniczna aktywność i objawy choroby
W tygodniu 52. u istotnie większego odsetka pacjentów leczonych ryzankizumabem dożylnie/ryzankizumabem 180 mg podskórnie w porównaniu do ryzankizumabu dożylnie/placebo nie występował ból brzucha (odpowiednio 47% vs. 30%, p <0,001) ani pilna potrzeba wypróżnienia (odpowiednio 54% vs. 31%, p <0,00001). W tygodniu 52. u większego odsetka pacjentów leczonych ryzankizumabem dożylnie/ryzankizumabem 360 mg podskórnie w porównaniu do ryzankizumabu dożylnie/placebo nie występowała pilna potrzeba wypróżnienia (odpowiednio 49% vs. 31%, p <0,001), a u liczbowo większego odsetka pacjentów nie występował ból brzucha w porównaniu do ryzankizumabu dożylnie/placebo (odpowiednio 38% vs. 30%, p = 0,0895) w tygodniu 52.
Inne objawy WZJG
W tygodniu 52. odsetek pacjentów, u których nie występowały nocne wypróżnienia był większy u pacjentów leczonych ryzankizumabem dożylnie/ryzankizumabem 180 mg podskórnie i ryzankizumabem dożylnie/ryzankizumabem 360 mg podskórnie w porównaniu do pacjentów otrzymujących ryzankizumab dożylnie/placebo (42% i 43% vs. 30%, odpowiednio p <0,01 i p <0,001).
W tygodniu 52. odsetek pacjentów, którzy nie odczuwali bolesnego parcia był większy u pacjentów leczonych ryzankizumabem dożylnie/ryzankizumabem 180 mg podskórnie oraz ryzankizumabem dożylnie/ryzankizumabem 360 mg podskórnie w porównaniu do ryzankizumabu dożylnie/placebo (odpowiednio 37% i 37% vs. 23%, p <0,01).
Hospitalizacje związane z WZJG
Częstość przypadków hospitalizacji z powodu WZJG do tygodnia 52. była liczbowo mniejsza u pacjentów leczonych ryzankizumabem dożylnie/ryzankizumabem 180 mg podskórnie i ryzankizumabem dożylnie/ryzankizumabem 360 mg podskórnie w porównaniu z uczestnikami otrzymującymi ryzankizumab dożylnie/placebo (0,6/100 pacjentolat i 1,2/100 pacjentolat vs. 3,1/100 pacjentolat, odpowiednio p = 0,0949 i p = 0,2531).
Ocena endoskopowa i histologiczna
Remisję w badaniu endoskopowym (normalizacja wyglądu śluzówki w badaniu endoskopowym) zdefiniowano jako wartość ES równą 0. W tygodniu 12. badania INSPIRE znacznie większy odsetek pacjentów leczonych ryzankizumabem w porównaniu z placebo osiągnął remisję endoskopową (odpowiednio 11% vs. 3%, p < 0,00001). W 52. tygodniu badania COMMAND znacznie większy odsetek pacjentów leczonych ryzankizumabem dożylnie/ryzankizumabem 180 mg podskórnie i ryzankizumabem dożylnie/ryzankizumabem 360 mg podskórnie w porównaniu z ryzankizumabem dożylnie/placebo osiągnął remisję endoskopową (odpowiednio 23% i 24% vs. 15%, p <0,05).
Głębokie wygojenie błony śluzowej zdefiniowano jako ES równą 0 i wynik Geboesa <2,0 (co wskazuje na brak neutrofili w kryptach lub w blaszce właściwej i brak wzrostu liczby eozynofili, brak zniszczenia krypt oraz brak nadżerek, owrzodzeń i ziarniny). W 12. tygodniu badania INSPIRE znacznie większy odsetek pacjentów leczonych ryzankizumabem w porównaniu do placebo osiągnął głębokie wygojenie błony śluzowej (odpowiednio 6% vs 1%, p < 0,00001). W 52. tygodniu badania COMMAND liczbowo większy odsetek pacjentów leczonych ryzankizumabem dożylnie/ryzankizumabem 180 mg podskórnie i ryzankizumabem dożylnie/ryzankizumabem 360 mg podskórnie w porównaniu z ryzankizumabem dożylnie/placebo osiągnął głębokie wygojenie błony śluzowej (13% i 16% vs. 10% i odpowiednio p = 0,2062 i p = 0,0618).
W badaniu COMMAND utrzymanie wygojenia błony śluzowej w tygodniu 52. (ES ≤1 bez kruchości) obserwowano u większego odsetka pacjentów leczonych ryzankizumabem dożylnie/ryzankizumabem 180 mg podskórnie i ryzankizumabem dożylnie/ryzankizumabem 360 mg podskórnie w porównaniu z ryzankizumabem dożylnie/placebo wśród pacjentów, którzy osiągnęli wygojenie błony śluzowej pod koniec leczenia indukującego (74% i 54% vs. 47% i odpowiednio p <0,01 i p = 0,5629).
Leczenie doraźne
W badaniu COMMAND pacjenci, u których nastąpiła utrata odpowiedzi na leczenie ryzankizumabem podskórnie, otrzymali leczenie doraźne ryzankizumabem (pojedyncza dożylna dawka indukująca, a następnie 360 mg podskórnie co 8 tygodni). Wśród tych pacjentów, w grupie otrzymującej ryzankizumab w dawce 180 mg podskórnie i ryzankizumab w dawce 360 mg podskórnie, odpowiednio 85% (17/20) i 74% (26/35) uzyskało odpowiedź kliniczną w tygodniu 52. Ponadto 24% (6/25) i 35% (13/37) pacjentów osiągnęło remisję kliniczną według aMS, a 38% (10/26) i 45% (17/38) pacjentów osiągnęło poprawę endoskopową w tygodniu 52. odpowiednio w grupie otrzymującej ryzankizumab 180 mg podskórnie i ryzankizumab 360 mg podskórnie.
Pacjenci z odpowiedzią w tygodniu 24.
Łącznie 100 pacjentów nie wykazało odpowiedzi klinicznej po 12 tygodniach leczenia indukującego, otrzymało podskórnie dawkę 180 mg (N=56) lub 360 mg (N=44) ryzankizumabu w tygodniu 12. i 20., wykazało odpowiedź kliniczną w tygodniu 24. i nadal otrzymywało ryzankizumab w dawce 180 mg lub 360 mg podskórnie co 8 tygodni przez okres do 52 tygodni w badaniu COMMAND. Wśród tych pacjentów 46% i 45% osiągnęło odpowiedź kliniczną według aMS w tygodniu 52., a 18% i 23% osiągnęło remisję kliniczną według aMS w tygodniu 52., odpowiednio dla ryzankizumabu w dawce 180 mg i 360 mg podskórnie.
Wyniki związane ze stanem zdrowia i jakością życia
U pacjentów leczonych ryzankizumabem uzyskano klinicznie znaczącą poprawę w porównaniu z wartością wyjściową według kwestionariusza dotyczącego nieswoistego zapalenia jelit (ang. Inflammatory Bowel Disease Questionnaire, IBDQ) (objawy ze strony jelit, funkcjonowanie ogólne, funkcjonowanie emocjonalne i funkcjonowanie społeczne) w porównaniu do placebo. Zmiany całkowitego wyniku IBDQ w stosunku do wartości wyjściowej w 12. tygodniu stosowania ryzankizumabu w porównaniu z placebo wynosiły odpowiednio 42,6 i 24,3. Zmiany w stosunku do wartości wyjściowej całkowitego wyniku IBDQ w tygodniu 52. wynosiły odpowiednio 52,6, 50,3 i 35,0 u pacjentów leczonych ryzankizumabem dożylnie/ryzankizumabem w dawce 180 mg podskórnie, ryzankizumabem dożylnie/ryzankizumabem 360 mg podskórnie i ryzankizumabem dożylnie/placebo.
W tygodniu 12. u pacjentów otrzymujących ryzankizumab obserwowano znacząco większą poprawę w zakresie zmęczenia w porównaniu z wartością wyjściową, ocenioną z wykorzystaniem skali dotyczącej funkcjonowania podczas leczenia chorób przewlekłych (ang. Functional Assessment of Chronic Illness Therapy-Fatigue, FACIT-F) w porównaniu do placebo. Zmiany w punktacji FACIT-F w porównaniu z wartością wyjściową w 12. tygodniu stosowania ryzankizumabu w porównaniu z placebo wynosiły odpowiednio 7,9 i 3,3. Zmiany w wyniku FACIT-F w stosunku do wartości wyjściowej w 52. tygodniu wynosiły 10,9, 10,3 i 7,0 u pacjentów leczonych odpowiednio ryzankizumabem dożylnie/ryzankizumabem w dawce 180 mg podskórnie, ryzankizumabem dożylnie/ryzankizumabem w dawce 360 mg podskórnie i ryzankizumabem dożylnie/placebo.
Dzieci i młodzież
Europejska Agencja Leków wstrzymała obowiązek dołączania wyników badań produktu leczniczego Skyrizi w jednej lub kilku podgrupach populacji dzieci i młodzieży w leczeniu choroby Leśniowskiego-Crohna i wrzodziejącego zapalenia jelita grubego (stosowanie u dzieci i młodzieży, patrz punkt 4.2).
5.2 Właściwości farmakokinetyczne
Farmakokinetyka ryzankizumabu była podobna w przypadku łuszczycy plackowatej i łuszczycowego zapalenia stawów oraz w chorobie Leśniowskiego-Crohna i wrzodziejącym zapaleniu jelita grubego.
Wchłanianie
Ryzankizumab wykazał liniową farmakokinetykę z proporcjonalnym do dawki zwiększeniem ekspozycji w zakresach wielkości dawki 18 mg do 360 mg i 0,25 mg/kg mc. do 1 mg/kg mc. po podaniu podskórnym oraz 200 mg do 1800 mg i 0,01 mg/kg mc. do 5 mg/kg mc. po podaniu dożylnym.
Po wstrzyknięciu podskórnym ryzankizumab osiągał maksymalne stężenie w osoczu między 3.–
- 14. dniem, a oszacowana bezwzględna biodostępność wynosiła 74–89%. Po podaniu dawki 150 mg w tygodniu 0. i w tygodniu 4., a następnie co 12 tygodni oszacowane maksymalne i minimalne stężenia w osoczu w stanie stacjonarnym wynosiły odpowiednio 12 μg/ml i 2 μg/ml.
U uczestników z chorobą Leśniowskiego-Crohna leczonych dawką indukującą 600 mg podawaną dożylnie w tygodniach 0., 4. i 8., a następnie dawką podtrzymującą 360 mg podawaną podskórnie w tygodniu 12. i później co 8 tygodni oszacowana maksymalna mediana stężenia maksymalnego i minimalnego wyniosła odpowiednio 156 µg/ml i 38,8 µg/ml w okresie leczenia indukującego (tygodnie 8. – 12.), a oszacowana mediana stężenia maksymalnego i minimalnego w stanie stacjonarnym wynosiła odpowiednio 28,0 µg/ml i 8,13 µg/ml w okresie leczenia podtrzymującego (tygodnie 40. – 48.).
U pacjentów z wrzodziejącym zapaleniem jelita grubego leczonych dawką indukującą 1200 mg podawaną dożylnie w tygodniach 0., 4. i 8., a następnie dawką podtrzymującą 180 mg lub 360 mg
podawaną podskórnie w tygodniu 12. i później co 8 tygodni, oszacowana maksymalna mediana stężenia maksymalnego i minimalnego wynosiła odpowiednio 350 i 87,7 µg/ml w okresie leczenia indukującego (tygodnie 8. – 12.), a oszacowana mediana stężenia maksymalnego i minimalnego w stanie stacjonarnym wynosiła odpowiednio 19,6 i 4,64 µg/ml dla dawki 180 mg podskórnie i 39,2 i 9,29 µg/ml dla dawki 360 mg podskórnie w okresie leczenia podtrzymującego (tygodnie 40.–48.).
Dystrybucja
W badaniach III fazy u pacjentów z łuszczycą średnia (±odchylenie standardowe) objętość dystrybucji w stanie stacjonarnym (VSS) ryzankizumabu wynosiła 11,4 (±2,7) l, co wskazuje, że dystrybucja ryzankizumabu jest przede wszystkim ograniczona do przestrzeni naczyniowej i śródmiąższowej. U typowego, ważącego 70 kg pacjenta z chorobą Leśniowskiego-Crohna Vss wyniosła 7,68 l.
Metabolizm
Stosowane w lecznictwie przeciwciała monoklonalne IgG są zwykle rozkładane do mniejszych peptydów i aminokwasów za pośrednictwem szlaków katabolicznych, w taki sam sposób jak endogenne immunoglobuliny typu G (IgG). Nie oczekuje się, aby ryzankizumab był metabolizowany przez enzymy cytochromu P450.
Eliminacja
W badaniach III fazy u pacjentów z łuszczycą średni (±odchylenie standardowe) klirens ogólnoustrojowy (CL) ryzankizumabu wynosił 0,3 (±0,1) l/dobę. W badaniach III fazy u pacjentów z łuszczycą średni okres półtrwania ryzankizumabu w końcowej fazie eliminacji wynosił od 28 do 29 dni. U typowego, ważącego 70 kg pacjenta z chorobą Leśniowskiego-Crohna CL wyniósł 0,30 l/dobę, a okres półtrwania w końcowej fazie eliminacji wynosił 21 dni.
Ryzankizumab jest przeciwciałem monoklonalnym IgG1 i dlatego nie oczekuje się, aby był usuwany przez nerki w procesie filtracji kłębuszkowej lub wydalany z moczem jako nienaruszona cząsteczka.
Liniowość lub nieliniowość
Po podaniu podskórnym u zdrowych osób, chorych na łuszczycę, pacjentów z chorobą Leśniowskiego-Crohna lub wrzodziejącym zapaleniem jelita grubego ryzankizumab wykazywał liniową farmakokinetykę z w przybliżeniu proporcjonalnym do dawki zwiększeniem ekspozycji ogólnoustrojowej (Cmax oraz AUC) w ocenianych zakresach wielkości dawki 18 mg do 360 mg lub 0,25 mg/kg mc. do 1 mg/kg mc. podanej podskórnie oraz 200 mg do 1 800 mg i 0,01 mg/kg mc. do 5 mg/kg mc. podanej dożylnie.
Interakcje
U pacjentów z łuszczycą plackowatą, chorobą Leśniowskiego-Crohna lub wrzodziejącym zapaleniem jelita grubego przeprowadzono badania interakcji, aby ocenić wpływ wielokrotnego podawania ryzankizumabu na farmakokinetykę substratów markerów aktywności cytochromu P450 (CYP). Ekspozycja na kofeinę (substrat CYP1A2), warfarynę (substrat CYP2C9), omeprazol (substrat CYP2C19), metoprolol (substrat CYP2D6) i midazolam (substrat CYP3A) po leczeniu ryzankizumabem była porównywalna do ekspozycji przed leczeniem ryzankizumabem, co wskazuje na brak klinicznie istotnych interakcji z udziałem tych enzymów.
Analizy farmakokinetyki populacyjnej wykazały, że na ekspozycję na ryzankizumab nie wpływało równoczesne przyjmowanie produktów leczniczych przez niektórych pacjentów z łuszczycą plackowatą podczas badań klinicznych. Podobny brak wpływu równocześnie stosowanych produktów leczniczych zaobserwowano na podstawie analiz farmakokinetyki populacyjnej u pacjentów z chorobą Leśniowskiego-Crohna lub wrzodziejącym zapaleniem jelita grubego.
Specjalne populacje
Dzieci i młodzież
Nie ustalono farmakokinetyki ryzankizumabu u dzieci i młodzieży poniżej 16. roku życia. Spośród 1 574 uczestników z chorobą Leśniowskiego-Crohna narażonych na ryzankizumab 12 było w wieku 16 – 17 lat. Ekspozycja na ryzankizumab u uczestników z chorobą Leśniowskiego-Crohna w wieku 16 – 17 lat była zbliżona do obserwowanej u osób dorosłych. Na podstawie analiz farmakokinetyki populacyjnej nie stwierdzono, aby wiek wywierał jakikolwiek istotny wpływ na ekspozycję na ryzankizumab.
Pacjenci w podeszłym wieku
Spośród 2 234 pacjentów z łuszczycą plackowatą otrzymujących ryzankizumab 243 pacjentów miało 65 lat lub więcej, a 24 pacjentów miało 75 lat lub więcej. Spośród 1 574 pacjentów z chorobą Leśniowskiego-Crohna otrzymujących ryzankizumab 72 pacjentów miało 65 lat lub więcej, a 5 pacjentów miało 75 lat lub więcej. Spośród 1 512 pacjentów z wrzodziejącym zapaleniem jelita grubego narażonych na ryzankizumab 103 pacjentów miało 65 lat lub więcej, a 8 pacjentów miało 75 lat lub więcej. Ogólnie nie stwierdzono różnic w ekspozycji na ryzankizumab między młodszymi i starszymi pacjentami, którzy otrzymali ryzankizumab.
Pacjenci z zaburzeniami czynności nerek lub wątroby
Nie przeprowadzono specjalnych badań w celu oceny wpływu zaburzeń czynności nerek lub wątroby na farmakokinetykę ryzankizumabu. Na podstawie analiz farmakokinetyki populacyjnej można stwierdzić, że stężenie kreatyniny w surowicy, klirens kreatyniny oraz markery czynności wątroby (AlAT/AspAT/bilirubina) nie miały znaczącego wpływu na klirens ryzankizumabu u osób z łuszczycą, chorobą Leśniowskiego-Crohna lub wrzodziejącym zapaleniem jelita grubego.
Jako przeciwciało monoklonalne IgG1 ryzankizumab jest głównie wydalany w wyniku wewnątrzkomórkowych procesów katabolicznych i nie oczekuje się, aby był metabolizowany z udziałem enzymów wątrobowych cytochromu P450 lub wydalany przez nerki.
Masa ciała
Klirens i objętość dystrybucji ryzankizumabu zwiększają się wraz ze zwiększeniem masy ciała, co może prowadzić do zmniejszonej skuteczności u pacjentów z dużą masą ciała (> 130 kg). Jednakże powyższa obserwacja dotyczy ograniczonej liczby pacjentów z łuszczycą plackowatą. Masa ciała nie miała istotnego klinicznie wpływu na ekspozycję na ryzankizumab ani na skuteczność w leczeniu łuszczycowego zapalenia stawów, choroby Leśniowskiego-Crohna lub wrzodziejącego zapalenia jelita grubego. Obecnie nie zaleca się dostosowywania dawki w zależności od masy ciała pacjenta.
Płeć lub rasa
Płeć lub rasa nie wpływały istotnie na klirens ryzankizumabu u dorosłych osób z łuszczycą plackowatą, chorobą Leśniowskiego-Crohna lub wrzodziejącym zapaleniem jelita grubego. W klinicznych badaniach farmakokinetyki u zdrowych ochotników nie zaobserwowano klinicznie znaczących różnic w ekspozycji na ryzankizumab u chińskich i japońskich uczestników badania w porównaniu z uczestnikami rasy kaukaskiej.
5.3 Przedkliniczne dane o bezpieczeństwie
Dane niekliniczne uzyskane w badaniach toksyczności po podaniu wielokrotnym, w tym w badaniach bezpieczeństwa farmakologicznego oraz badaniach zwiększonego toksycznego wpływu na rozwój w okresie płodowym i po urodzeniu przeprowadzonych na małpach cynomolgus, nie ujawniły żadnego szczególnego zagrożenia dla ludzi. Małpom podawano dawki do 50 mg/kg mc./tydzień, co dawało ekspozycję około 10 razy większą niż ekspozycja kliniczna podczas stosowania dawki indukującej
600 mg dożylnie co 4 tygodnie i 39 razy większą niż ekspozycja kliniczna w przypadku dawki podtrzymującej 360 mg podskórnie co 8 tygodni w chorobie Leśniowskiego-Crohna. W przypadku wrzodziejącego zapalenia jelita grubego ekspozycja była 5 razy większa niż ekspozycja kliniczna podczas stosowania dawki indukującej 1200 mg dożylnie co 4 tygodnie i 65 lub 32 razy większa niż ekspozycja kliniczna w przypadku dawki podtrzymującej 180 lub 360 mg podskórnie co 8 tygodni.
Nie badano potencjalnego działania mutagennego lub rakotwórczego ryzankizumabu. W trwającym 26 tygodni badaniu toksyczności przewlekłej na małpach cynomolgus, w którym stosowano dawki do 50 mg/kg mc./tydzień (ekspozycja była około 7 razy większa niż ekspozycja kliniczna po podaniu dawki 600 mg dożylnie co 4 tygodnie w trakcie leczenia indukującego i 28 razy większa niż ekspozycja kliniczna podczas leczenia podtrzymującego z użyciem dawki 360 mg podskórnie co 8 tygodni w chorobie Leśniowskiego-Crohna, a 3 razy większa niż ekspozycja kliniczna po podaniu dawki 1200 mg dożylnie co 4 tygodnie w trakcie leczenia indukującego i 45 lub 23 razy większa niż ekspozycja kliniczna podczas leczenia podtrzymującego z użyciem dawki 180 lub 360 mg podskórnie co 8 tygodni w przypadku wrzodziejącego zapalenia jelita grubego), nie zaobserwowano zmian przednowotworowych lub nowotworowych oraz nie stwierdzono niepożądanych działań immunotoksycznych lub oddziaływania na układ sercowo-naczyniowy.
6. DANE FARMACEUTYCZNE
6.1 Wykaz substancji pomocniczych
Sodu octan trójwodny
Kwas octowy
Trehaloza dwuwodna
Polisorbat 20
Woda do wstrzykiwań
6.2 Niezgodności farmaceutyczne
Nie mieszać tego produktu leczniczego z innymi produktami leczniczymi, oprócz wymienionych w punkcie 6.6.
6.3 Okres ważności
2 lata
Rozcieńczony roztwór do wlewów dożylnych
Wykazano stabilność parametrów chemicznych i fizycznych do momentu zastosowania w okresie 20 godzin w temperaturze 2°C – 8°C (chronione przed światłem) lub maksymalnie 8 godzin w temperaturze pokojowej (chronione przed światłem słonecznym). Czas przechowywania w temperaturze pokojowej rozpoczyna się po przygotowaniu rozcieńczonego roztworu. Wlew należy zakończyć w ciągu 8 godzin od rozcieńczenia w worku infuzyjnym. Ekspozycja na światło wewnętrzne jest dopuszczalna podczas przechowywania i podawania w temperaturze pokojowej.
Z mikrobiologicznego punktu widzenia przygotowany roztwór do infuzji należy natychmiast zużyć. Jeśli nie zostanie zużyty natychmiast, za warunki i czas przechowywania do momentu jego zastosowania odpowiada osoba podająca lek. Nie należy jednak przechowywać roztworu dłużej niż 20 godzin w temperaturze 2°C – 8°C.
Nie zamrażać.
6.4 Specjalne środki ostrożności podczas przechowywania
Przechowywać w lodówce (2°C – 8°C). Nie zamrażać.
Przechowywać fiolkę w opakowaniu zewnętrznym w celu ochrony przed światłem. Warunki przechowywania produktu leczniczego po rozcieńczeniu, patrz punkt 6.3.
6.5 Rodzaj i zawartość opakowania
10,0 ml koncentratu roztworu do infuzji w szklanej fiolce zamkniętej powlekanym korkiem z gumy bromobutylowej.
Produkt leczniczy Skyrizi jest dostępny w opakowaniach zawierających 1 fiolkę.
6.6 Specjalne środki ostrożności dotyczące usuwania i przygotowania produktu leczniczego do
stosowania
Roztwory przed podaniem należy sprawdzić wzrokowo pod kątem obecności cząstek i zmiany zabarwienia. Roztwór powinien być bezbarwny do jasnożółtego i przezroczysty do lekko opalizującego. Płyn może zawierać małe białe lub przezroczyste cząstki. Produktu leczniczego i jego rozcieńczeń nie należy stosować, jeśli rozwór jest mętny bądź ma zmienioną barwę lub jeśli znajdują się w nim obce cząstki.
Instrukcja rozcieńczania
Niniejszy produkt leczniczy powinien zostać przygotowany przez pracownika ochrony zdrowia z zachowaniem zasad aseptyki. Należy go rozcieńczyć przed podaniem.
Roztwór do infuzji jest przygotowywany przez rozcieńczenie koncentratu w worku lub szklanej butelce do wlewów dożylnych zawierającej 5% roztwór dekstrozy w wodzie (D5W) lub chlorek sodu 9 mg/ml (0,9%) roztwór do infuzji w celu uzyskania końcowego stężenia wynoszącego od około 1,2 mg/ml do 6 mg/ml. Instrukcja dotycząca rozcieńczania w zależności od wskazań pacjenta podana jest w tabeli poniżej.
| Wskazanie | Dożylna dawka indukująca | Liczba fiolek 600 mg/10 ml | Łączna objętość 5% roztworu dekstrozy lub chlorku sodu 9 mg/ml (0,9%) roztwór do infuzji |
Choroba Leśniowskiego- Crohna | 600 mg | 1 | 100 ml lub 250 ml lub 500 ml |
Wrzodziejące zapalenie jelita grubego | 1200 mg | 2 | 250 ml lub 500 ml |
Przed rozpoczęciem wlewu dożylnego zawartość worka lub szklanej butelki do wlewów dożylnych powinna mieć temperaturę pokojową.
Wlew rozcieńczonego roztworu powinien trwać co najmniej jedną godzinę w przypadku dawki 600 mg, a co najmniej dwie godziny w przypadku dawki 1200 mg.
Roztworu w fiolce oraz jego rozcieńczeń nie należy wstrząsać.
Każda fiolka jest przeznaczona tylko do jednorazowego użytku.
Wszelkie niewykorzystane resztki produktu leczniczego lub jego odpady należy usunąć zgodnie z lokalnymi przepisami.
7. PODMIOT ODPOWIEDZIALNY POSIADAJĄCY POZWOLENIE NA DOPUSZCZENIE DO OBROTU
AbbVie Deutschland GmbH & Co. KG
Knollstrasse
67061 Ludwigshafen
Niemcy
8. NUMERY POZWOLEŃ NA DOPUSZCZENIE DO OBROTU
EU/1/19/1361/004
9. DATA WYDANIA PIERWSZEGO POZWOLENIA NA DOPUSZCZENIE DO OBROTU
I DATA PRZEDŁUŻENIA POZWOLENIA
Data wydania pierwszego pozwolenia na dopuszczenie do obrotu: 26 kwietnia 2019 Data ostatniego przedłużenia pozwolenia: 5 stycznia 2024
10. DATA ZATWIERDZENIA LUB CZĘŚCIOWEJ ZMIANY TEKSTU
CHARAKTERYSTYKI PRODUKTU LECZNICZEGO
Szczegółowe informacje o tym produkcie leczniczym są dostępne na stronie internetowej Europejskiej Agencji Leków https://www.ema.europa.eu.
Skyrizi 360 mg roztwór do wstrzykiwań we wkładzieSkyrizi 180 mg roztwór do wstrzykiwań we wkładzieSkyrizi 180 mg roztwór do wstrzykiwań w ampułko-strzykawce
1. NAZWA PRODUKTU LECZNICZEGO
Skyrizi 360 mg roztwór do wstrzykiwań we wkładzie
Skyrizi 180 mg roztwór do wstrzykiwań we wkładzie
Skyrizi 180 mg roztwór do wstrzykiwań w ampułko-strzykawce
2. SKŁAD JAKOŚCIOWY I ILOŚCIOWY
Skyrizi 360 mg roztwór do wstrzykiwań we wkładzie
Każdy wkład zawiera 360 mg ryzankizumabu w 2,4 ml roztworu.
Skyrizi 180 mg roztwór do wstrzykiwań we wkładzie
Każdy wkład zawiera 180 mg ryzankizumabu w 1,2 ml roztworu.
Skyrizi 180 mg roztwór do wstrzykiwań w ampułko-strzykawce
Każda ampułko-strzykawka zawiera 180 mg ryzankizumabu w 1,2 ml roztworu.
Ryzankizumab jest humanizowanym przeciwciałem monoklonalnym należącym do podklasy 1 immunoglobuliny typu G (IgG1), wytworzonym w komórkach jajnika chomika chińskiego z wykorzystaniem techniki rekombinacji DNA.
Substancje pomocnicze o znanym działaniu
Ten produkt leczniczy zawiera 0,24 mg polisorbatu 20 w każdej dawce 180 mg i 0,48 mg polisorbatu 20 w każdej dawce 360 mg.
Pełny wykaz substancji pomocniczych, patrz punkt 6.1.
3. POSTAĆ FARMACEUTYCZNA
Roztwór do wstrzykiwań (wstrzyknięcie)
Roztwór jest bezbarwny do żółtego i przezroczysty do lekko opalizującego.
4. SZCZEGÓŁOWE DANE KLINICZNE
4.1 Wskazania do stosowania
Choroba Leśniowskiego-Crohna
Produkt leczniczy Skyrizi jest wskazany do stosowania w leczeniu dorosłych pacjentów z czynną chorobą Leśniowskiego-Crohna o nasileniu od umiarkowanego do ciężkiego, u których odpowiedź na leczenie jest niewystarczająca, którzy przestali odpowiadać na leczenie lub nie tolerowali leczenia konwencjonalnego lub biologicznego.
Wrzodziejące zapalenie jelita grubego
Produkt leczniczy Skyrizi jest wskazany do stosowania w leczeniu dorosłych pacjentów z czynnym wrzodziejącym zapaleniem jelita grubego o nasileniu od umiarkowanego do ciężkiego, u których odpowiedź na leczenie jest niewystarczająca, którzy przestali odpowiadać na leczenie lub nie tolerowali leczenia konwencjonalnego lub biologicznego.
4.2 Dawkowanie i sposób podawania
Niniejszy produkt leczniczy jest przeznaczony do stosowania zgodnie z zaleceniami i pod nadzorem lekarza mającego doświadczenie w rozpoznawaniu i leczeniu chorób, w których wskazany jest produkt leczniczy Skyrizi.
Dawkowanie
Choroba Leśniowskiego-Crohna
Zalecana dawka to 600 mg podawana we wlewie dożylnym w tygodniu 0., tygodniu 4. i tygodniu 8., a następnie 360 mg podawana w postaci wstrzyknięcia podskórnego w tygodniu 12. i później co 8 tygodni. Należy rozważyć zaprzestanie leczenia u pacjentów, u których nie stwierdzono dowodów na korzyści terapeutyczne do tygodnia 24.
Informacje dotyczące początkowego schematu podawania dożylnego, patrz punkt 4.2 Charakterystyki Produktu Leczniczego Skyrizi 600 mg koncentrat do sporządzania roztworu do infuzji.
Wrzodziejące zapalenie jelita grubego
Zalecana dawka indukcyjna to 1200 mg podawana we wlewie dożylnym w tygodniu 0., tygodniu 4. i tygodniu 8. Począwszy od tygodnia 12., a następnie co 8 tygodni, zalecana dawka podtrzymująca jest ustalana w oparciu o indywidualny stan pacjenta:
- U pacjentów, u których po indukcji wystąpiła odpowiednia poprawa aktywności choroby, zaleca się dawkę 180 mg podawaną we wstrzyknięciu podskórnym
U pacjentów z niewystarczającą poprawą aktywności choroby po indukcji zaleca się dawkę
360 mg podawaną we wstrzyknięciu podskórnym
Należy rozważyć przerwanie leczenia u pacjentów, u których nie stwierdzono dowodów na korzyści terapeutyczne do tygodnia 24.
Informacje dotyczące późniejszego schematu podawania podskórnego, patrz punkt 4.2 Charakterystyki Produktu Leczniczego Skyrizi 600 mg roztwór do wstrzykiwań we wkładzie.
Pominięcie podania dawki
W przypadku pominięcia dawki należy ją podać jak najszybciej. Kolejną dawkę należy podać w ustalonym pierwotnie czasie.
Specjalne populacje
Pacjenci w podeszłym wieku
Nie jest konieczne dostosowanie dawki (patrz punkt 5.2).
Dane o stosowaniu u osób w wieku ≥ 65 lat są ograniczone.
Zaburzenia czynności nerek lub wątroby
Nie przeprowadzono badań w celu oceny wpływu zaburzeń czynności wątroby lub nerek na farmakokinetykę produktu leczniczego Skyrizi. Ogólnie, nie oczekuje się, aby te zaburzenia miały istotny wpływ na farmakokinetykę przeciwciał monoklonalnych i nie uważa się, aby konieczne było dostosowanie dawki (patrz punkt 5.2).
Dzieci i młodzież
Nie określono dotychczas bezpieczeństwa stosowania ani skuteczności produktu leczniczego Skyrizi w leczeniu choroby Leśniowskiego-Crohna i wrzodziejącego zapalenia jelita grubego u dzieci w wieku 0 - 17 lat. Obecnie dostępne dane opisano w punktach 5.1 i 5.2, ale nie można podać żadnych zaleceń dotyczących dawkowania.
Pacjenci z nadwagą
Nie jest konieczne dostosowanie dawki (patrz punkt 5.2).
Sposób podawania
Produkt leczniczy Skyrizi podaje się we wstrzyknięciu podskórnym.
Wstrzyknięcie musi być podane w udo lub brzuch. Produktu leczniczego Skyrizi nie należy wstrzykiwać w okolicach, gdzie występuje bolesność skóry, siniaki, zaczerwienienie, stwardnienie lub uszkodzenie.
Pacjenci mogą samodzielnie wstrzykiwać sobie produkt leczniczy Skyrizi po odpowiednim przeszkoleniu zapoznającym z techniką podskórnego wstrzykiwania. Należy poinformować pacjentów
o konieczności zapoznania się przed podaniem produktu z „Instrukcją użycia leku” w punkcie 7 ulotki dołączonej do opakowania.
Skyrizi 180 mg roztwór do wstrzykiwań w ampułko-strzykawce
W celu podania dawki podtrzymującej 180 mg należy wstrzyknąć zawartość jednej ampułko-strzykawki.
W celu podania dawki podtrzymującej 360 mg należy wstrzyknąć zawartość dwóch ampułko-strzykawek. Te dwa wstrzyknięcia należy wykonać w różnych lokalizacjach anatomicznych.
4.3 Przeciwwskazania
Nadwrażliwość na substancję czynną lub na którąkolwiek substancję pomocniczą wymienioną w punkcie 6.1.
Istotne klinicznie czynne zakażenia (np. czynna gruźlica, patrz punkt 4.4).
4.4 Specjalne ostrzeżenia i środki ostrożności dotyczące stosowania
Identyfikowalność
W celu poprawienia identyfikowalności biologicznych produktów leczniczych należy czytelnie zapisać nazwę i numer serii podawanego produktu.
Zakażenia
Ryzankizumab może zwiększać ryzyko zakażenia.
U pacjentów z przewlekłym zakażeniem, nawracającymi zakażeniami w wywiadzie lub znanymi czynnikami ryzyka zakażenia należy zachować ostrożność podczas stosowania ryzankizumabu. Nie należy rozpoczynać leczenia ryzankizumabem u pacjentów z jakimkolwiek istotnym klinicznie czynnym zakażeniem do czasu jego wyleczenia lub do czasu wdrożenia odpowiedniego leczenia.
Pacjentów leczonych ryzankizumabem należy poinformować o konieczności zgłoszenia się do lekarza w przypadku pojawienia się objawów przedmiotowych lub podmiotowych istotnego klinicznie przewlekłego lub ostrego zakażenia. Jeśli u pacjenta wystąpi takie zakażenie lub nie ma odpowiedzi
na standardowe leczenie zakażenia, pacjent powinien być ściśle monitorowany, a ryzankizumabu nie należy podawać aż do momentu ustąpienia objawów zakażenia.
Gruźlica
Przed rozpoczęciem leczenia ryzankizumabem pacjentów należy poddać badaniom w celu wykluczenia zakażenia gruźlicą. Pacjentów otrzymujących ryzankizumab należy monitorować, aby ustalić, czy nie występują u nich objawy przedmiotowe i podmiotowe czynnej gruźlicy. Przed rozpoczęciem podawania ryzankizumabu należy rozważyć zastosowanie terapii przeciwgruźliczej u pacjentów z utajoną lub czynną gruźlicą w wywiadzie, u których nie można potwierdzić właściwie przeprowadzonego leczenia.
Szczepienia
Przed rozpoczęciem leczenia ryzankizumabem należy rozważyć przeprowadzenie wszystkich właściwych szczepień zgodnie z obowiązującymi zaleceniami odnośnie szczepień. Jeśli pacjent otrzymał żywą szczepionkę (wirusową lub bakteryjną) zaleca się, aby zaczekać co najmniej 4 tygodnie przed rozpoczęciem leczenia ryzankizumabem. Pacjenci leczeni ryzankizumabem nie powinni otrzymywać żywych szczepionek w trakcie leczenia i przez co najmniej 21 tygodni po jego zakończeniu (patrz punkt 5.2).
Reakcje nadwrażliwości
Podczas stosowania ryzankizumabu zgłaszano ciężkie reakcje nadwrażliwości, w tym anafilaksję (patrz punkt 4.8). W przypadku wystąpienia ciężkiej reakcji nadwrażliwości należy natychmiast przerwać podawanie ryzankizumabu i rozpocząć właściwe leczenie.
Substancje pomocnicze o znanym działaniu
Polisorbat
Ten produkt leczniczy zawiera 0,24 mg polisorbatu 20 w każdej dawce 180 mg i 0,48 mg polisorbatu 20 w każdej dawce 360 mg. Polisorbaty mogą powodować reakcje alergiczne.
Sód
Ten produkt leczniczy zawiera mniej niż 1 mmol (23 mg) sodu w dawce 180 mg i dawce 360 mg, to znaczy lek uznaje się za „wolny od sodu”.
4.5 Interakcje z innymi produktami leczniczymi i inne rodzaje interakcji
Nie oczekuje się, aby ryzankizumab był metabolizowany przez enzymy wątrobowe lub wydalany przez nerki. Nie oczekuje się interakcji pomiędzy ryzankizumabem a inhibitorami, induktorami lub substratami enzymów metabolizujących produkty lecznicze i nie ma konieczności dostosowania dawki (patrz punkt 5.2).
Równoczesne stosowanie terapii immunosupresyjnej
Nie oceniano bezpieczeństwa stosowania i skuteczności ryzankizumabu w skojarzeniu z lekami immunosupresyjnymi, w tym z produktami biologicznymi.
4.6 Wpływ na płodność, ciążę i laktację
Kobiety w wieku rozrodczym
Kobiety w wieku rozrodczym powinny stosować skuteczną metodę zapobiegania ciąży w trakcie leczenia i przez co najmniej 21 tygodni po jego zakończeniu.
Ciąża
Brak danych lub istnieją tylko ograniczone dane (mniej niż 300 kobiet w ciąży) dotyczące stosowania ryzankizumabu u kobiet w okresie ciąży. Badania na zwierzętach nie wykazały bezpośredniego ani pośredniego szkodliwego wpływu na reprodukcję. W celu zachowania ostrożności zaleca się unikanie stosowania ryzankizumabu w okresie ciąży.
Karmienie piersią
Nie wiadomo, czy ryzankizumab przenika do mleka ludzkiego. Wiadomo, że ludzkie immunoglobuliny typu G (IgG) przenikają do mleka matki w ciągu pierwszych kilku dni po porodzie, a wkrótce potem ich stężenie się obniża. W konsekwencji w tym krótkim okresie nie można wykluczyć ryzyka dla karmionego piersią niemowlęcia. Należy podjąć decyzję, czy przerwać leczenie ryzankizumabem lub go nie stosować, biorąc pod uwagę korzyści karmienia piersią dla dziecka i korzyści leczenia ryzankizumabem dla kobiety.
Płodność
Nie badano wpływu ryzankizumabu na płodność u ludzi. Badania na zwierzętach nie wykazały bezpośredniego ani pośredniego szkodliwego wpływu na płodność.
4.7 Wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn
Ryzankizumab nie ma wpływu lub wywiera nieistotny wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn.
4.8 Działania niepożądane
Podsumowanie profilu bezpieczeństwa stosowania
Najczęściej zgłaszanymi działaniami niepożądanymi były zakażenia górnych dróg oddechowych (15,6% w chorobie Leśniowskiego-Crohna i 26,2% we wrzodziejącym zapaleniu jelita grubego).
Tabelaryczny wykaz działań niepożądanych
Wykaz działań niepożądanych ryzankizumabu ustalono na podstawie danych z badań klinicznych (Tabela 1) i przedstawiono zgodnie z klasyfikacją układów i narządów MedDRA i częstością występowania: bardzo często (≥ 1/10), często (≥ 1/100 do < 1/10), niezbyt często (≥ 1/1 000 do < 1/100), rzadko (≥ 1/10 000 do < 1/1 000), bardzo rzadko (< 1/10 000) i częstość nieznana (nie może być określona na podstawie dostępnych danych). W każdej grupie częstości działań niepożądanych przedstawiono zgodnie ze zmniejszającym się stopniem ciężkości.
Tabela 1: Wykaz działań niepożądanych
| Klasyfikacja układów i narządów | Częstość występowania | Działania niepożądane |
| Zakażenia i zarażenia pasożytnicze | Bardzo często | Zakażenia górnych dróg oddechowycha |
| Często | Grzybica dermatofitowab |
| Niezbyt często | Zapalenie mieszków włosowych | |
| Zaburzenia układu immunologicznego | Rzadko | Anafilaksja |
| Zaburzenia układu nerwowego | Często | Ból głowyc |
| Zaburzenia skóry i tkanki podskórnej | Często | Świąd Wysypka Wyprysk |
| Niezbyt często | Pokrzywka | |
| Zaburzenia ogólne i stany w miejscu podania | Często | Uczucie zmęczeniad Odczyny w miejscu wstrzyknięciae |
a W tym: zakażenie dróg oddechowych (wirusowe, bakteryjne lub nieokreślone), zapalnie zatok (w tym ostre), nieżyt nosa, zapalenie nosogardła, zapalenie gardła (w tym wirusowe), zapalenie migdałków podniebiennych, zapalenie krtani, zapalenie tchawicy. b W tym: grzybica stóp, grzybica pachwin, grzybica skóry gładkiej, łupież pstry, grzybica dłoni, grzybica paznokci, zakażenie grzybicze skóry. c W tym: ból głowy, napięciowy ból głowy, zatokowy ból głowy. d W tym: uczucie zmęczenia, astenia, złe samopoczucie. e W tym: zasinienie, rumień, krwiak, krwotok, podrażnienie, ból, świąd, odczyn, obrzęk, stwardnienie, nadwrażliwość, guzek, wysypka, pokrzywka, pęcherze, zwiększenie ciepłoty w miejscu wstrzyknięcia, rumień w miejscu wstrzyknięcia, wynaczynienie, reakcja, obrzęk. | ||
Opis wybranych działań niepożądanych
Łuszczyca
Zakażenia
W całym programie dotyczącym łuszczycy, obejmującym długoterminową ekspozycję na ryzankizumab, częstość występowania zakażeń wynosiła 75,5 zdarzeń/100 pacjentolat. W większości przypadków zakażenia nie były ciężkie, miały nasilenie łagodne do umiarkowanego i nie prowadziły do zaprzestania stosowania ryzankizumabu. Częstość występowania ciężkich zakażeń wynosiła 1,7 zdarzeń/100 pacjentolat (patrz punkt 4.4).
Choroba Leśniowskiego-Crohna (ChLC)
Ogólnie profil bezpieczeństwa stosowania obserwowany u pacjentów z chorobą Leśniowskiego-Crohna leczonych ryzankizumabem był zgodny z profilem bezpieczeństwa stosowania obserwowanym u pacjentów we wszystkich wskazaniach.
Zakażenia
Częstość występowania zakażeń w połączonych danych z trwających 12 tygodni badań oceniających leczenie indukujące wyniosła 83,3 zdarzeń/100 pacjentolat u uczestników leczonych ryzankizumabem podawanym w dawce 600 mg dożylnie w porównaniu z 117,7 zdarzeń/100 pacjentolat u pacjentów przyjmujących placebo. Częstość występowania ciężkich zakażeń wyniosła 3,4 zdarzeń/100 pacjentolat u uczestników leczonych ryzankizumabem w dawce 600 mg dożylnie w porównaniu z 16,7 zdarzeń/100 pacjentolat u pacjentów przyjmujących placebo (patrz punkt 4.4).
Częstość występowania zakażeń w trwającym 52 tygodnie badaniu leczenia podtrzymującego wyniosła 57,7 zdarzeń/100 pacjentolat u uczestników leczonych ryzankizumabem w dawce 360 mg podskórnie po leczeniu indukującym ryzankizumabem w porównaniu
z 76,0 zdarzeniami/100 pacjentolat u pacjentów przyjmujących placebo po leczeniu indukującym
ryzankizumabem. Częstość występowania ciężkich zakażeń wyniosła 6,0 zdarzeń/100 pacjentolat u uczestników leczonych ryzankizumabem w dawce 360 mg podskórnie po leczeniu indukującym ryzankizumabem w porównaniu z 5,0 zdarzeniami/100 pacjentolat u pacjentów przyjmujących placebo po leczeniu indukującym ryzankizumabem (patrz punkt 4.4).
Wrzodziejące zapalenie jelita grubego
Ogólnie profil bezpieczeństwa stosowania obserwowany u pacjentów z wrzodziejącym zapaleniem jelita grubego leczonych ryzankizumabem był zgodny z profilem bezpieczeństwa stosowania obserwowanym u pacjentów we wszystkich wskazaniach.
Zakażenia
Częstość występowania zakażeń w połączonych danych z trwającego 12 tygodni badania oceniającego leczenie indukujące wyniosła 78,3 zdarzenia/100 pacjentolat u uczestników leczonych ryzankizumabem w dawce 1200 mg dożylnie w porównaniu z 74,2 zdarzenia/100 pacjentolat u pacjentów przyjmujących placebo. Częstość występowania ciężkich zakażeń wyniosła 3,0 zdarzenia/100 pacjentolat u uczestników leczonych ryzankizumabem w dawce 1200 mg dożylnie w porównaniu z 5,4 zdarzenia/100 pacjentolat u pacjentów przyjmujących placebo (patrz punkt 4.4).
Częstość występowania zakażeń w trwającym 52 tygodnie badaniu leczenia podtrzymującego wyniosła 67,4 zdarzenia/100 pacjentolat u uczestników leczonych ryzankizumabem w dawce 180 mg podskórnie i 56,5 zdarzenia/100 pacjentolat u pacjentów leczonych ryzankizumabem w dawce 360 mg podskórnie po leczeniu indukującym ryzankizumabem w porównaniu z 64,6 zdarzenia/100 pacjentolat u pacjentów przyjmujących placebo po leczeniu indukującym ryzankizumabem. Częstość występowania ciężkich zakażeń wyniosła 1,1 zdarzenia/100 pacjentolat u uczestników leczonych ryzankizumabem w dawce 180 mg podskórnie i 0,6 zdarzenia/100 pacjentolat u pacjentów leczonych ryzankizumabem w dawce 360 mg podskórnie po leczeniu indukującym ryzankizumabem w porównaniu z 2,3 zdarzenia/100 pacjentolat u pacjentów przyjmujących placebo po leczeniu indukującym ryzankizumabem (patrz punkt 4.4).
Immunogenność
U pacjentów z chorobą Leśniowskiego-Crohna leczonych ryzankizumabem w zalecanych dawkach podawanych dożylnie i podskórnie odpowiednio w ramach leczenia indukującego i podtrzymującego przez okres maksymalnie 64 tygodni w badaniach klinicznych dotyczących ChLC występujące w trakcie leczenia przeciwciała przeciwko lekowi i przeciwciała neutralizujące wykryto u odpowiednio 3,4% (2/58) i 0% (0/58) ocenionych pacjentów.
U pacjentów z wrzodziejącym zapaleniem jelita grubego leczonych ryzankizumabem w zalecanych dawkach podawanych dożylnie i podskórnie odpowiednio w ramach leczenia indukującego i podtrzymującego (180 mg lub 360 mg) przez okres maksymalnie 64 tygodni w badaniach klinicznych dotyczących wrzodziejącego zapalenia jelita grubego, występujące w trakcie leczenia przeciwciała przeciwko lekowi i przeciwciała neutralizujące wykryto u odpowiednio 8,9% (8/90) i 6,7% (6/90) ocenionych pacjentów dla dawki 180 mg podskórnie i u 4,4% (4/91) i 2,2% (2/91) dla dawki 360 mg podskórnie.
Obecność przeciwciał przeciw ryzankizumabowi, w tym przeciwciał neutralizujących, nie wiązała się ze zmianami w odpowiedzi klinicznej czy bezpieczeństwie stosowania.
Pacjenci w podeszłym wieku
Dane o stosowaniu u osób w wieku ≥ 65 lat są ograniczone.
Zgłaszanie podejrzewanych działań niepożądanych
Po dopuszczeniu produktu leczniczego do obrotu istotne jest zgłaszanie podejrzewanych działań niepożądanych. Umożliwia to nieprzerwane monitorowanie stosunku korzyści do ryzyka stosowania produktu leczniczego. Osoby należące do fachowego personelu medycznego powinny zgłaszać wszelkie podejrzewane działania niepożądane za pośrednictwem krajowego systemu zgłaszania wymienionego w załączniku V.
4.9 Przedawkowanie
W przypadku przedawkowania zaleca się monitorowanie pacjenta, aby stwierdzić, czy nie występują jakiekolwiek objawy przedmiotowe lub podmiotowe działań niepożądanych, oraz natychmiastowe wdrożenie właściwego leczenia objawowego.
5. WŁAŚCIWOŚCI FARMAKOLOGICZNE
5.1 Właściwości farmakodynamiczne
Grupa farmakoterapeutyczna: leki immunosupresyjne, inhibitory interleukin, kod ATC: L04AC18
Mechanizm działania
Ryzankizumab jest humanizowanym przeciwciałem monoklonalnym należącym do podklasy 1 immunoglobuliny typu G (IgG1), które z wysokim powinowactwem selektywnie wiąże się z podjednostką p19 ludzkiej cytokiny interleukiny 23 (IL-23) bez wiązania się z IL-12 i hamuje jej interakcję z kompleksem receptora dla IL-23. IL-23 jest cytokiną zaangażowaną w odpowiedź zapalną i immunologiczną. Blokując wiązanie IL-23 z jej receptorem, ryzankizumab hamuje zależną od IL-23 sygnalizację międzykomórkową i uwalnianie cytokin prozapalnych.
Działanie farmakodynamiczne
W badaniu osób z łuszczycą, ekspresja genów związanych z osią IL-23/IL-17 zmniejszyła się w skórze po podaniu pojedynczych dawek ryzankizumabu. Obserwowano również zmniejszenie grubości naskórka, nacieku zapalnego i ekspresji markerów łuszczycy w zmianach łuszczycowych.
W badaniu fazy II z udziałem osób z chorobą Leśniowskiego-Crohna ekspresja genów związanych z osią IL-23/Th17 zmniejszyła się w tkankach jelita po podaniu wielokrotnych dawek ryzankizumabu. Zaobserwowano również obniżenie stężenia kalprotektyny w kale (ang. faecal calprotectin, FCP), stężenia białka C-reaktywnego (ang. C reactive protein, CRP) w surowicy oraz stężenia IL-22 po podaniu dawek wielokrotnych w badaniach fazy III dotyczących leczenia indukującego u pacjentów z chorobą Leśniowskiego-Crohna. Obniżenie stężeń FCP, CRP i IL-22 w surowicy zostało utrzymane do tygodnia 52. badania leczenia podtrzymującego.
W badaniu fazy IIb/III z udziałem osób z wrzodziejącym zapaleniem jelita grubego w tygodniu 12. badania dotyczącego leczenia indukującego zaobserwowano statystycznie istotne i klinicznie istotne obniżenie w stosunku do wartości wyjściowych stężeń biomarkerów stanu zapalnego, FCP i CRP, a także biomarkera związanego ze szlakiem IL-23, IL-22 w surowicy. Obniżenie stężeń FCP, CRP i IL-22 w surowicy zostało utrzymane do tygodnia 52. badania leczenia podtrzymującego.
Skuteczność kliniczna i bezpieczeństwo stosowania
Choroba Leśniowskiego-Crohna
Skuteczność i bezpieczeństwo stosowania ryzankizumabu oceniono u 1419 pacjentów z czynną chorobą Leśniowskiego-Crohna o nasileniu od umiarkowanego do ciężkiego w trzech wieloośrodkowych, randomizowanych badaniach klinicznych prowadzonych z zastosowaniem metody podwójnie ślepej próby oraz placebo w grupie kontrolnej. Uczestnicy włączeni do badania byli
w wieku 16 lat i starszym, mieli wskaźnik aktywności choroby Leśniowskiego-Crohna (ang. Crohn’s Disease Activity Index, CDAI) w zakresie 220–450, średnią liczbę stolców (ang. stool frequency, SF) w ciągu doby ≥ 4 i (lub) średni wynik oceny bólu w jamie brzusznej (ang. abdominal pain score, APS) w ciągu doby na poziomie ≥ 2 oraz wynik prostej ocen endoskopowej choroby Leśniowskiego-Crohna (ang. Simple Endoscopic Score for CD, SES-CD) wynoszący ≥ 6 lub ≥ 4 w przypadku choroby ograniczonej do jelita krętego, z wykluczeniem komponenty zwężenia i z potwierdzeniem przez osobę oceniającą na szczeblu centralnym.
Przeprowadzono dwa trwające 12 tygodni badania dotyczące dożylnego leczenia indukującego (ADVANCE i MOTIVATE), które obejmowały fazę przedłużenia badania o 12 tygodni dla uczestników, którzy nie uzyskali odpowiedzi klinicznej SF/APS (obniżenie o ≥ 30% SF i (lub) obniżenie o ≥ 30% APS lub spełnienie obu tych kryteriów i brak pogorszenia w stosunku do punktu początkowego badania). Po badaniach ADVANCE i MOTIVATE przeprowadzono trwające 52 tygodnie randomizowane badanie dotyczące odstawienia leku w przypadku podskórnego leczenia podtrzymującego (FORTIFY), w którym włączono uczestników z odpowiedzią kliniczną SF/APS na dożylne leczenie indukujące, co odpowiadało, co najmniej 64 tygodniom leczenia.
ADVANCE i MOTIVATE
W badaniach ADVANCE i MOTIVATE uczestników losowo przydzielono do grupy otrzymującej ryzankizumab w dawce 600 mg (zalecana dawka), ryzankizumab w dawce 1200 mg lub placebo w tygodniu 0., 4. i 8.
W badaniu ADVANCE u 58% (491/850) uczestników stwierdzono niepowodzenie lub nietolerancję leczenia jednym lub kilkoma terapiami biologicznymi (wcześniejsze niepowodzenie leczenia biologicznego), a u 42% (359/850) doszło do niepowodzenia lub nietolerancji leczenia konwencjonalnego, ale nie biologicznego (bez wcześniejszego niepowodzenia leczenia biologicznego). Wśród uczestników badania ADVANCE, u których nie doszło do niepowodzenia wcześniejszego leczenia biologicznego, 87% (314/359) pacjentów nie było leczonych w przeszłości lekami biologicznymi, a 13% otrzymywało wcześniej leki biologiczne, ale nie wykazano w ich przypadku niepowodzenia terapii ani braku tolerancji. U wszystkich pacjentów w badaniu MOTIVATE doszło w przeszłości do niepowodzenia leczenia biologicznego.
W obu badaniach większy odsetek uczestników leczonych ryzankizumabem osiągnął równorzędne pierwszorzędowe punkty końcowe w postaci remisji klinicznej w tygodniu 12. oraz odpowiedzi endoskopowej w tygodniu 12. w porównaniu z pacjentami otrzymującymi placebo. Zwiększona odpowiedź kliniczna SF/APS i remisja kliniczna były znaczące już w tygodniu 4. u uczestników leczonych ryzankizumabem i utrzymywały się do 12. tygodnia włącznie (Tabela 2).
Tabela 2. Wyniki skuteczności w badaniach ADVANCE i MOTIVATE
| ADVANCE | MOTIVATE | |||||
Placebo dożylnie (N=175) % | Ryzankizumab 600 mg dożylnie (N=336) % | Różnica pomiędzy metodami leczeniad (95% CI) | Placebo dożylnie (N=187) % | Ryzankizumab 600 mg dożylnie (N=191) % | Różnica pomiędzy metodami leczeniad (95% CI) | |
| Równorzędne pierwszorzędowe punkty końcowe | ||||||
Remisja kliniczna w tygodniu 12.e | 22% | 43% | 22% [14%, 30%]a | 19% | 35% | 15% [6%, 24%]b |
| Odpowiedź endoskopowa w tygodniu 12.f | 12% | 40% | 28% [21%, 35%]a | 11% | 29% | 18% [10%, 25%]a |
| Dodatkowe punkty końcowe | ||||||
Zwiększona odpowiedź kliniczna SF/APS w tygodniu 4.g | 31% | 46% | 15% [6%, 23%]b | 32% | 45% | 14% [4%, 23%]c |
Zwiększona odpowiedź kliniczna SF/APS w tygodniu 12.g | 42% | 63% | 21% [12%, 30%]a | 39% | 62% | 23% [13%, 33%]a |
| CDAI <150 w tygodniu 4. | 10% | 18% | 8% [1%, 14%]c | 11% | 21% | 10% [2%, 17%]c |
| CDAI <150 w tygodniu 12. | 25% | 45% | 21% [12%, 29%]a | 20% | 42% | 22% [13%, 31%]a |
Wygojenie błony śluzowej w tygodniu 12.h | (N=173) 8% | (N=336) 21% | 14% [8%, 19%]a | (N=186) 4% | (N=190) 14% | 9% [4%, 15%]b |
Remisja endoskopowa w tygodniu 12.i | 9% | 24% | 15% [9%, 21%]a | 4% | 19% | 15% [9%, 21%]a |
a Istotność statystyczna kontrolowana na wielokrotność, porównanie ryzankizumab vs placebo (p < 0,001). b Istotność statystyczna kontrolowana na wielokrotność, porównanie ryzankizumab vs placebo (p ≤ 0,01). c nominalna wartość p ≤ 0,05, porównanie ryzankizumab vs placebo. d Skorygowana różnica między metodami leczenia. e Remisja kliniczna na podstawie SF/APS: średnia dobowa SF ≤ 2,8 i nie gorsza niż w punkcie początkowym oraz średni dobowy wskaźnik AP ≤ 1 i nie gorszy niż w punkcie początkowym. f Odpowiedź endoskopowa: obniżenie wyniku oceny SES-CD o ponad 50% względem punktu początkowego lub obniżenie o co najmniej 2 punkty u uczestników z wynikiem oceny wynoszącym 4 w punkcie początkowym i chorobą ograniczoną do jelita krętego. g Zwiększona odpowiedź kliniczna SF/APS: obniżenie o ≥ 60% średniej dobowej SF i (lub) obniżenie o ≥ 35% średniego dobowego wskaźnika AP bądź spełnienie obu tych kryteriów i wartości nie gorsze niż w punkcie początkowym i (lub) remisja kliniczna. h Wygojenie błony śluzowej: wynik oceny cząstkowej w skali SES-CD dotyczącej owrzodzenia powierzchni wynoszący 0 u uczestników z wynikiem oceny cząstkowej ≥ 1 w punkcie początkowym. i Remisja endoskopowa: wynik oceny w skali SES-CD ≤ 4 i obniżenie o co najmniej 2 punkty względem punktu początkowego, a także brak wyniku oceny cząstkowej przekraczającego 1 dla którejkolwiek z poszczególnych zmiennych. | ||||||
W tygodniu 12. u wyższego odsetka uczestników leczonych ryzankizumabem uzyskano obniżenie wskaźnika CDAI o co najmniej 100 punktów względem punktu początkowego w porównaniu z pacjentami otrzymującymi placebo (ADVANCE: ryzankizumab = 60%, placebo = 37%, p < 0,001; MOTIVATE: ryzankizumab = 60%, placebo = 30%, p < 0,001).
W tygodniu 12. u wyższego odsetka uczestników leczonych ryzankizumabem uzyskano zwiększoną odpowiedź kliniczną SF/APS oraz odpowiedź endoskopową w tygodniu 12. w porównaniu z pacjentami otrzymującymi placebo (ADVANCE: ryzankizumab = 31%, placebo = 8%, p < 0,001; MOTIVATE: ryzankizumab = 21%, placebo = 7%, p < 0,001).
Wyniki dla równorzędnych pierwszorzędowych punktów końcowych dla podgrup (bez uwzględnienia wielokrotności) uczestników z wcześniejszym niepowodzeniem leczenia biologicznego i bez niego, przedstawiono w Tabeli 3.
Tabela 3. Wyniki skuteczności w tygodniu 12. w podgrupach uczestników z wcześniejszym niepowodzeniem leczenia biologicznego i uczestników bez wcześniejszego niepowodzenia leczenia biologicznego w badaniu ADVANCE
| ADVANCE | |||
| Placebo dożylnie | Ryzankizumab 600 mg | Różnica pomiędzy metodami leczenia (95% CI) | |
| Remisja kliniczna na podstawie wyniku oceny SF/AP | |||
Wcześniejsze niepowodzenie leczenia biologicznego | 23% (N=97) | 41% (N=195) | 18% [7%, 29%] |
| Bez wcześniejszego niepowodzenia leczenia biologicznego | 21% (N=78) | 48% (N=141) | 27% [15%, 39%] |
| Odpowiedź endoskopowa | |||
Wcześniejsze niepowodzenie leczenia biologicznego | 11% (N=97) | 33% (N=195) | 21% [12%, 31%] |
| Bez wcześniejszego niepowodzenia leczenia biologicznego | 13% (N=78) | 50% (N=141) | 38% [27%, 49%] |
W badaniu ADVANCE wyższy odsetek uczestników leczonych ryzankizumabem z lub bez wcześniejszego niepowodzenia leczenia biologicznego osiągnął wskaźnik CDAI < 150 w porównaniu z pacjentami otrzymującymi placebo (z wcześniejszym niepowodzeniem leczenia biologicznego: ryzankizumab = 42%, placebo = 26%; bez niepowodzenia leczenia biologicznego : ryzankizumab = 49%, placebo = 23%).
Hospitalizacje związane z ChLC
Częstość przypadków hospitalizacji związanej z ChLC do tygodnia 12. była niższa u pacjentów leczonych ryzankizumabem w porównaniu z uczestnikami otrzymującymi placebo (ADVANCE: ryzankizumab = 3%, placebo = 12%, p < 0,001; MOTIVATE: ryzankizumab = 3%, placebo = 11%, p ≤ 0,01).
FORTIFY
W badaniu leczenia podtrzymującego FORTIFY oceniono 462 uczestników, którzy uzyskali odpowiedź kliniczną SF/APS na trwające 12 tygodni leczenie indukujące ryzankizumabem podawanym dożylnie w badaniach ADVANCE i MOTIVATE. Uczestników losowo przydzielono do grupy kontynuującej leczenie podtrzymujące ryzankizumabem w dawce 360 mg podskórnie (zalecana dawka) lub ryzankizumabem w dawce 180 mg podskórnie co 8 tygodni bądź przerywającej leczenie indukujące ryzankizumabem i otrzymującej placebo podskórnie co 8 tygodni przez maksymalnie 52 tygodnie.
Równorzędnymi pierwszorzędowymi punktami końcowymi były remisja kliniczna w tygodniu 52. i odpowiedź endoskopowa w tygodniu 52. Oceniono również równorzędne pierwszorzędowe punkty końcowe u uczestników z lub bez wcześniejszego niepowodzenia leczenia biologicznego (patrz Tabela 4).
Tabela 4. Wyniki skuteczności w tygodniu 52. badania FORTIFY (64 tygodnie od rozpoczęcia leczenia indukującego)
| FORTIFY | |||
Leczenie indukujące ryzankizumabem podawanym dożylnie/placebo podskórnief (N=164) % | Leczenie indukujące ryzankizumabem podawanym dożylnie/ryzankizumab 360 mg podskórnie (N=141) % | Różnica pomiędzy metodami leczenia (95% CI) | |
| Równorzędne pierwszorzędowe punkty końcowe | |||
| Remisja kliniczna | 40% | 52% | 15% [5%, 25%]a,g |
Wcześniejsze niepowodzenie leczenia biologicznego | 34% (N=123) | 48% (N=102) | 14% [1%, 27%] |
| Bez wcześniejszego niepowodzenia leczenia biologicznego | 56% (N=41) | 62% (N=39) | 5% [-16%, 27%] |
| Odpowiedź endoskopowa | 22% | 47% | 28% [19%, 37%]b,g |
Wcześniejsze niepowodzenie leczenia biologicznego | 20% (N=123) | 44% (N=102) | 23% [11%, 35%] |
| Bez wcześniejszego niepowodzenia leczenia biologicznego | 27% (N=41) | 54% (N=39) | 27% [6%, 48%] |
| Dodatkowe punkty końcowe | |||
| Zwiększona odpowiedź kliniczna SF/APS | 49% | 59% | 13% [2%, 23%]e,g |
| Utrzymanie remisji klinicznejh | (N=91) 51% | (N=72) 69% | 21% [6%, 35%]d,g |
| Remisja endoskopowa | 13% | 39% | 28% [20%, 37%]c,g |
| Wygojenie błony śluzowej | (N=162) 10% | (N=141) 31% | 22% [14%, 30%]c,g |
a Istotność statystyczna kontrolowana na wielokrotność, porównanie ryzankizumab vs placebo (p < 0,01). b Istotność statystyczna kontrolowana na wielokrotność, porównanie ryzankizumab vs placebo (p < 0,001). c Nominalna wartość p < 0,001, porównanie ryzankizumab vs placebo bez ogólnej kontroli błędu typu I. d Nominalna wartość p ≤ 0,01, porównanie ryzankizumab vs placebo bez ogólnej kontroli błędu typu I. e Nominalna wartość p ≤ 0,05, porównanie ryzankizumab vs placebo bez ogólnej kontroli błędu typu I. f Grupa, w której stosowano wyłącznie leczenie indukujące, obejmowała uczestników, którzy uzyskali odpowiedź kliniczną na leczenie indukujące ryzankizumabem i którzy zostali losowo przydzieleni do grupy otrzymującej placebo w badaniu leczenia podtrzymującego (FORTIFY). g Skorygowana różnica między metodami leczenia. h Utrzymanie remisji klinicznej: remisja kliniczna w tygodniu 52. u uczestników, którzy byli w remisji klinicznej w tygodniu 0. | |||
Głęboką remisję (remisję kliniczną i remisję endoskopową) w tygodniu 52. zaobserwowano u większej liczby uczestników leczonych w schemacie ryzankizumab dożylnie/ryzankizumab
podskórnie w porównaniu z uczestnikami, którzy otrzymywali ryzankizumab dożylnie/placebo podskórnie (odpowiednio 28% vs 10%, nominalna wartość p < 0,001).
W tygodniu 52. u wyższego odsetka uczestników leczonych ryzankizumabem dożylnie/ryzankizumabem podskórnie uzyskano wskaźnik CDAI < 150 w porównaniu z uczestnikami, którzy otrzymywali ryzankizumab dożylnie/placebo podskórnie (odpowiednio 52% vs 41%, nominalna wartość p ≤ 0,01). U wyższego odsetka uczestników leczonych ryzankizumabem dożylnie/ryzankizumabem podskórnie uzyskano obniżenie o co najmniej 100 punktów wskaźnika CDAI względem punktu początkowego w porównaniu z pacjentami, którzy otrzymywali ryzankizumab dożylnie/placebo podskórnie (odpowiednio 62% vs 48%, nominalna wartość p ≤ 0,01).
U 91 uczestników, u których nie wykazano odpowiedzi klinicznej SF/APS po 12 tygodniach leczenia indukującego z użyciem ryzankizumabu w badaniach ADVANCE i MOTIVATE, zastosowano podawaną podskórnie dawkę 360 mg ryzankizumabu w tygodniu 12. i 20. Spośród tych uczestników 64% (58/91) uzyskało odpowiedź kliniczną SF/APS w tygodniu 24.; 33 uczestników, którzy uzyskali odpowiedź kliniczną SF/APS, włączono do udziału w badaniu FORTIFY i kontynuowano u nich podawanie ryzankizumabu w dawce 360 mg podskórnie co 8 tygodni przez maksymalnie 52 tygodnie. Wśród tych uczestników 55% (18/33) pacjentów uzyskało remisję kliniczną, a 45% (15/33) osiągnęło odpowiedź endoskopową w tygodniu 52.
W trakcie badania FORTIFY 30 uczestników utraciło odpowiedź na leczenie ryzankizumabem w dawce 360 mg podskórnie i otrzymało leczenie doraźne ryzankizumabem (pojedyncza dawka dożylna 1200 mg, a następnie 360 mg podskórnie co 8 tygodni). Spośród tych uczestników 57% (17/30) uzyskało odpowiedź kliniczną SF/APS w tygodniu 52. Dodatkowo 20% (6/30) i 34% (10/29) uczestników uzyskało odpowiednio remisję kliniczną i odpowiedź endoskopową w tygodniu 52.
Wyniki związane ze stanem zdrowia i jakością życia
Jakość życia związaną ze stanem zdrowia oceniono z wykorzystaniem kwestionariusza dotyczącego nieswoistego zapalenia jelit (ang. Inflammatory Bowel Disease Questionnaire, IBDQ) i skróconego kwestionariusza oceniającego stan zdrowia (ang. 36-Item Short Form Health Survey, SF-36). Poprawę uczucia zmęczenia oceniono z wykorzystaniem skali dotyczącej funkcjonowania podczas leczenia chorób przewlekłych (ang. Functional Assessment of Chronic Illness Therapy-Fatigue, FACIT-Fatigue). Wydajność pracy oceniano za pomocą kwestionariusza pogorszenia wydajności pracy i wykonywania codziennych czynności w ChLC (ang. Work Productivity and Activity Impairment CD, WPAI-CD).
W tygodniu 12. w badaniach ADVANCE i MOTIVATE u uczestników leczonych ryzankizumabem stwierdzono istotną klinicznie poprawę względem punktu początkowego łącznego wyniku oceny w kwestionariuszu IBDQ, wyników oceny we wszystkich domenach kwestionariusza IBDQ (objawy ze strony jelit, funkcjonowanie ogólne, funkcjonowanie emocjonalne i funkcjonowanie społeczne), wyniku oceny komponenty dotyczącej zdrowia fizycznego i psychicznego w kwestionariuszu SF-36, skali FACIT-Fatigue i WPAI-CD w porównaniu z pacjentami otrzymującymi placebo. Dla WPAI-CD istotnie większe zmniejszenie negatywnego wpływu na pracę, ogólnego upośledzenia pracy i upośledzenia aktywności stwierdzono w badaniu ADVANCE, natomiast w badaniu MOTIVATE wykazano większe zmniejszenie negatywnego wpływu na aktywność. Ta poprawa została utrzymana u uczestników leczonych ryzankizumabem dożylnie/ryzankizumabem podskórnie do tygodnia 52. w badaniu FORTIFY.
Wrzodziejące zapalenie jelita grubego
Skuteczność i bezpieczeństwo stosowania ryzankizumabu oceniono u pacjentów z czynnym wrzodziejącym zapaleniem jelita grubego o nasileniu od umiarkowanego do ciężkiego w dwóch wieloośrodkowych, randomizowanych badaniach klinicznych prowadzonych z zastosowaniem metody podwójnie ślepej próby oraz placebo w grupie kontrolnej. Do badania włączono uczestników w wieku ≥18 i ≤80 lat, z dostosowanym wynikiem w skali Mayo (ang. adopted Mayo Score, aMS)
wynoszącym od 5 do 9 (przy użyciu systemu punktacji Mayo, z wyłączeniem globalnej oceny lekarza) i z wynikiem w podskali endoskopowej (ang. endoscopic subscore, ES) wynoszącym 2 lub 3 podczas przesiewowego badania endoskopowego oraz z potwierdzeniem przez osobę oceniającą na szczeblu centralnym.
Przeprowadzono trwające 12 tygodni badanie dotyczące dożylnego leczenia indukującego (INSPIRE), które obejmowało fazę przedłużenia badania o 12 tygodni dla uczestników, którzy nie uzyskali odpowiedzi klinicznej [definiowanej jako obniżenie o ≥2 punkty aMS i ≥30% w stosunku do wartości wyjściowej oraz obniżenie wyniku w podskali oceny krwawienia z odbytnicy (ang. rectal bleeding subscore, RBS) o ≥1 punkt lub bezwzględny wynik RBS ≤1] w 12. tygodniu. Po badaniu INSPIRE przeprowadzono trwające 52 tygodnie randomizowane badanie dotyczące odstawienia leku w przypadku podskórnego leczenia podtrzymującego (COMMAND), do którego włączono uczestników z odpowiedzią kliniczną na trwające 12 tygodni dożylne leczenie indukujące ryzankizumabem, co odpowiadało co najmniej 64 tygodniom leczenia.
INSPIRE
W badaniu INSPIRE 975 uczestników przydzielono losowo do grupy otrzymującej ryzankizumab w dawce 1200 mg lub placebo w tygodniu 0., tygodniu 4. i tygodniu 8.
W badaniu INSPIRE u 52% (503/975) uczestników stwierdzono niepowodzenie (niewystarczającą odpowiedź lub nietolerancję) leczenia jedną lub kilkoma terapiami biologicznymi, inhibitorami JAK i (lub) modulatorami receptora S1P. Spośród tych 503 uczestników u 488 (97%) nieskuteczne okazało się leczenie biologiczne, a u 90 (18%) nie powiodło się leczenie inhibitorami JAK.
Włączeni uczestnicy mogli stosować stałą dawkę doustnych kortykosteroidów (do 20 mg/dobę prednizonu lub odpowiednika), leków immunomodulujących i aminosalicylanów. Na początku badania INSPIRE 36% uczestników otrzymywało kortykosteroidy, 17% otrzymywało leki immunomodulujące, a 73% otrzymywało aminosalicylany. Aktywność choroby była umiarkowana (aMS ≤7) u 58% uczestników, a ciężka (aMS >7) u 42% uczestników.
W badaniu INSPIRE znacząco większy odsetek pacjentów leczonych ryzankizumabem osiągnął pierwszorzędowy punkt końcowy w 12. tygodniu w postaci remisji klinicznej według skali aMS [definiowanej jako wynik w podskali częstości wypróżnień (ang. stool frequency subscore, SFS) ≤1 i nie większej niż wartość wyjściowa, RBS = 0 i ES ≤1, bez oznak wskazujących na kruchość śluzówki] w porównaniu do placebo (Tabela 5). Wyniki pierwszorzędowego punktu końcowego i kluczowych drugorzędowych punktów końcowych przedstawiono w Tabeli 5.
Tabela 5. Wyniki skuteczności w badaniu INSPIRE w tygodniu 12
| Punkt końcowy | Placebo dożylnie (N=325) % | Ryzankizumab 1200 mg dożylnie (N=650) % | Różnica pomiędzy metodami leczenia (95% CI) |
| Aktywność choroby i objawy WZJG | |||
| Remisja klinicznaab | 6% | 20% | 14%f [10%; 18%] |
| Wcześniejsze niepowodzenie leczenia biologicznego i (lub) inhibitorami JAK | 4% (N=170) | 11% (N=333) | 7% [3%; 12%] |
Bez wcześniejszego niepowodzenia leczenia biologicznego i (lub) inhibitorami JAK | 8% (N=155) | 30% (N=317) | 21% [15%; 28%] |
| Odpowiedź klinicznac | 36% | 64% | 29%f [22%; 35%] |
| Punkt końcowy | Placebo dożylnie (N=325) % | Ryzankizumab 1200 mg dożylnie (N=650) % | Różnica pomiędzy metodami leczenia (95% CI) |
| Wcześniejsze niepowodzenie leczenia biologicznego i (lub) inhibitorami JAK | 31% (N=170) | 55% (N=333) | 24% [15%; 33%] |
Bez wcześniejszego niepowodzenia leczenia biologicznego i (lub) inhibitorami JAK | 41% (N=155) | 74% (N=317) | 33% [24%; 42%] |
| Ocena endoskopowa i histologiczna | |||
| Wygojenie błony śluzowejd | 12% | 37% | 24%f [19%; 29%] |
| Wcześniejsze niepowodzenie leczenia biologicznego i (lub) inhibitorami JAK | 10% (N=170) | 26% (N=333) | 16% [9%; 22%] |
Bez wcześniejszego niepowodzenia leczenia biologicznego i (lub) inhibitorami JAK | 14% (N=155) | 48% (N=317) | 33% [26%; 41%] |
| Histologiczno-endoskopowe wygojenie błony śluzoweje | 8% | 24% | 17%f [12%; 21%] |
| Wcześniejsze niepowodzenie leczenia biologicznego i (lub) inhibitorami JAK | 7% (N=170) | 16% (N=333) | 9% [3%; 14%] |
Bez wcześniejszego niepowodzenia leczenia biologicznego i (lub) inhibitorami JAK | 8% (N=155) | 33% (N=317) | 25% [18%; 32%] |
a Pierwszorzędowy punkt końcowy b Remisja kliniczna według aMS: SFS ≤1 i nie większa niż wartość wyjściowa, RBS = 0 i ES ≤1 bez oznak wskazujących na kruchość śluzówki c Odpowiedź kliniczna według aMS: obniżenie wyniku od wartości wyjściowej o ≥2 punkty i ≥30%, i obniżenie wyniku w skali RBS o ≥1 punkt lub bezwzględny wynik RBS ≤1 d ES ≤1 bez oznak wskazujących na kruchość śluzówki e ES ≤1 bez oznak wskazujących na kruchość śluzówki i wynik w skali Geboesa ≤3,1 (wskazujący na naciek neutrofili w <5% krypt, brak zniszczenia krypt oraz brak nadżerek, owrzodzeń i ziarniny) f p < 0,00001, skorygowana różnica między metodami leczenia (95% CI) | |||
Kliniczna aktywność i objawy choroby
Częściowo dostosowana punktacja Mayo (ang. partial adapted Mayo score, paMS) składa się ze skali podrzędnych SFS oraz RBS. Odpowiedź kliniczna według paMS jest definiowana jako obniżenie wyniku o ≥1 punkt oraz ≥30% w stosunku do wartości wyjściowej i obniżenie wyniku RBS
o ≥1 punkt lub wartość bezwzględna RBS ≤1. Wyniki odpowiedzi klinicznej (przebieg w czasie) według paMS w badaniu INSPIRE przedstawiono na Rycinie 1. Początek skuteczności był szybki i większy odsetek pacjentów leczonych ryzankizumabem uzyskał odpowiedź kliniczną już w 4. tygodniu w porównaniu do placebo (odpowiednio 52% vs. 31%, p <0,00001).
Rycina 1. Odsetek pacjentów osiągających odpowiedź kliniczną według paMS w badaniu INSPIRE dotyczącym leczenia indukującego - przebieg w czasie
O
dset
ek
o
dpo
wiedzi
(
%)
i 9
%
C
I
Tygodnie
Placebo dożylnie (N=325)
Ryzankizumab 1200 mg dożylnie (N=650)
W tygodniu 12. u istotnie większego odsetka pacjentów leczonych ryzankizumabem w porównaniu do placebo nie występował ból brzucha (odpowiednio 36% vs. 26%, p <0,01) ani pilna potrzeba wypróżnienia (odpowiednio 44% vs. 28%, p < 0,00001).
Inne objawy WZJG
Liczba epizodów nietrzymania stolca na tydzień zmniejszyła się w znacznie większym stopniu u pacjentów leczonych ryzankizumabem w porównaniu do placebo w tygodniu 12. (zmiana w stosunku do wartości wyjściowych dla ryzankizumabu = -3,8, dla placebo = -2,2, p = 0,00003).
Odsetek pacjentów, u których nie występowały nocne wypróżnienia był znacząco większy w grupie pacjentów leczonych ryzankizumabem w porównaniu do placebo w tygodniu 12. (odpowiednio 67% vs. 43%, p < 0,00001).
Odsetek pacjentów, którzy nie odczuwali bolesnego parcia był znacząco większy u pacjentów leczonych ryzankizumabem w porównaniu do placebo w tygodniu 12. (odpowiednio 49% vs. 30%, p < 0,00001).
Liczba dni z przerywanym snem z powodu objawów WZJG w tygodniu 12. zmniejszyła się w znacznie większym stopniu u pacjentów leczonych ryzankizumabem w porównaniu do placebo w tygodniu 12. (zmiana w stosunku do wartości wyjściowych dla ryzankizumabu = -2,5, dla placebo = -1,5, p < 0,00001).
Hospitalizacje związane z WZJG
Częstość przypadków hospitalizacji z powodu WZJG do tygodnia 12. była znacząco niższa u pacjentów leczonych ryzankizumabem w porównaniu z uczestnikami otrzymującymi placebo (odpowiednio 1% vs. 6%, p < 0,00001).
Przedłużenie leczenia u pacjentów bez odpowiedzi na leczenie w tygodniu 12.
Łącznie 141 pacjentów, którzy w tygodniu 12. nie wykazali odpowiedzi klinicznej na indukujące leczenie w badaniu INSPIRE otrzymało podskórnie ryzankizumab w dawce 180 mg lub 360 mg w tygodniu 12. i 20. Spośród 71 pacjentów, którzy otrzymali ryzankizumab w dawce 180 mg podskórnie i 70 pacjentów, którzy otrzymali ryzankizumab w dawce 360 mg podskórnie, odpowiednio 56% i 57% osiągnęło odpowiedź kliniczną w tygodniu 24.
COMMAND
W badaniu dotyczącym leczenia podtrzymującego COMMAND oceniono 548 uczestników, u których wystąpiła odpowiedź kliniczna po 12 tygodniach dożylnego leczenia indukującego ryzankizumabem w badaniu INSPIRE. Uczestników przydzielono losowo do grupy otrzymującej ryzankizumab w schemacie leczenia podtrzymującego w podawanej dawce 180 mg podskórnie lub 360 mg podskórnie co 8 tygodni, lub do grupy przerywającej leczenie indukujące ryzankizumabem i otrzymującej placebo podskórnie co 8 tygodni przez maksymalnie 52 tygodnie.
W badaniu COMMAND u 75% (411/548) pacjentów stwierdzono niepowodzenie (niewystarczająca odpowiedź lub nietolerancja) jednej lub więcej terapii biologicznych, leczenia inhibitorami JAK i (lub) leczenia modulatorami receptora S1P przed leczeniem indukującym na początku badania. Spośród tych 411 pacjentów, u 407 (99%) doszło do niepowodzenia leczenia biologicznego, a u 78 (19%) leczenia inhibitorami JAK.
W badaniu COMMAND znacznie większy odsetek z tych 548 pacjentów leczonych ryzankizumabem w dawce 180 mg podskórnie lub ryzankizumabem w dawce 360 mg podskórnie osiągnął pierwszorzędowy punkt końcowy, czyli remisję kliniczną według aMS w tygodniu 52. w porównaniu do placebo (patrz Tabela 6). Wyniki w zakresie pierwszorzędowego punktu końcowego i kluczowych drugorzędowych punktów końcowych przedstawiono w Tabeli 6.
Tabela 6. Wyniki skuteczności w badaniu COMMAND w tygodniu 52. (64 tygodnie od rozpoczęcia leczenia indukującego)
| Punkt końcowy | Ryzankizumab dożylnie w dawce indukującej/ placebo podskórnie+ (N=183) % | Ryzankizumab dożylnie w dawce indukującej/ Ryzankizumab 180 mg podskórnie (N=179) % | Ryzankizumab dożylnie w dawce indukującej/ Ryzankizumab 360 mg podskórnie (N=186) % | Różnica pomiędzy metodami leczenia (97,5% CI)++ | |
Ryzankizumab dożylnie w dawce indukującej/ Ryzankizumab 180 mg podskórnie | Ryzankizumab dożylnie w dawce indukującej/ Ryzankizumab 360 mg podskórnie | ||||
| Aktywność choroby i objawy WZJG | |||||
| Remisja klinicznaab | 25% | 40% | 38% | 16%h [6%, 27%] | 14%h [4%, 24%] |
Wcześniejsze niepowodzenie leczenia biologicznego i (lub) inhibitorami JAK | 23% (N=138) | 37% (N=134) | 29% (N=139) | 13% [1%; 26%] | 6% [-6%; 18%] |
Bez wcześniejszego niepowodzenia leczenia biologicznego i (lub) inhibitorami JAK | 31% (N=45) | 51% (N=45) | 62% (N=47) | 20% [-3%; 43%] | 31% [8%; 53%] |
| Utrzymywanie się remisji klinicznejc | 40% (N=53) | 70% (N=44) | 50% (N=40) | 29%h [7%; 51%] | 13%k [-11%; 36%] |
Wcześniejsze niepowodzenie leczenia biologicznego i (lub) inhibitorami JAK | 37% (N=35) | 65% (N=26) | 44% (N=25) | 28% [0%; 56%] | 7% [-22%; 36%] |
Bez wcześniejszego niepowodzenia leczenia biologicznego i (lub) inhibitorami JAK | 44% (N=18) | 77% (N=18) | 60% (N=15) | 33% [-2%; 67%] | 16% [-23%; 54%] |
| Punkt końcowy | Ryzankizumab dożylnie w dawce indukującej/ placebo podskórnie+ (N=183) % | Ryzankizumab dożylnie w dawce indukującej/ Ryzankizumab 180 mg podskórnie (N=179) % | Ryzankizumab dożylnie w dawce indukującej/ Ryzankizumab 360 mg podskórnie (N=186) % | Różnica pomiędzy metodami leczenia (97,5% CI)++ | |
Ryzankizumab dożylnie w dawce indukującej/ Ryzankizumab 180 mg podskórnie | Ryzankizumab dożylnie w dawce indukującej/ Ryzankizumab 360 mg podskórnie | ||||
| Remisja kliniczna bez kortykosteroidówd | 25% | 40% | 37% | 16% h [6%; 26%] | 14% h [3%; 24%] |
Wcześniejsze niepowodzenie leczenia biologicznego i (lub) inhibitorami JAK | 23% (N=138) | 36% (N=134) | 29% (N=139) | 13% [0%; 25%] | 6% [-6%; 18%] |
Bez wcześniejszego niepowodzenia leczenia biologicznego i (lub) inhibitorami JAK | 31% (N=45) | 51% (N=45) | 60% (N=47) | 20% [-3%; 43%] | 28% [6%; 51%] |
| Odpowiedź klinicznae | 52% | 68% | 62% | 17%i [6%; 28%] | 11%j [0%; 23%] |
Wcześniejsze niepowodzenie leczenia biologicznego i (lub) inhibitorami JAK | 46% (N=138) | 63% (N=134) | 57% (N=139) | 18% [4%; 31%] | 11% [-2%; 25%] |
Bez wcześniejszego niepowodzenia leczenia biologicznego i (lub) inhibitorami JAK | 71% (N=45) | 82% (N=45) | 79% (N=47) | 11% [-9%; 31%] | 8% [-13%; 28%] |
| Ocena endoskopowa i histologiczna | |||||
| Wygojenie błony śluzowejf | 32% | 51% | 48% | 20% h [9%; 31%] | 17% h [7%; 28%] |
Wcześniejsze niepowodzenie leczenia biologicznego i (lub) inhibitorami JAK | 30% (N=138) | 48% (N=134) | 39% (N=139) | 17% [4%; 30%] | 8% [-4%; 21%] |
Bez wcześniejszego niepowodzenia leczenia biologicznego i (lub) inhibitorami JAK | 36% (N=45) | 60% (N=45) | 76% (N=47) | 24% [1%; 47%] | 41% [19%; 62%] |
Histologiczno- endoskopowe wygojenie błony śluzowejg | 23% | 43% | 42% | 20%h [10%; 31%] | 20% h [10%; 30%] |
Wcześniejsze niepowodzenie leczenia biologicznego i (lub) inhibitorami JAK | 22% (N=138) | 39% (N=134) | 33% (N=139) | 17% [5%; 29%] | 11% [-1%; 23%] |
| Punkt końcowy | Ryzankizumab dożylnie w dawce indukującej/ placebo podskórnie+ (N=183) % | Ryzankizumab dożylnie w dawce indukującej/ Ryzankizumab 180 mg podskórnie (N=179) % | Ryzankizumab dożylnie w dawce indukującej/ Ryzankizumab 360 mg podskórnie (N=186) % | Różnica pomiędzy metodami leczenia (97,5% CI)++ | |
Ryzankizumab dożylnie w dawce indukującej/ Ryzankizumab 180 mg podskórnie | Ryzankizumab dożylnie w dawce indukującej/ Ryzankizumab 360 mg podskórnie | ||||
Bez wcześniejszego niepowodzenia leczenia biologicznego i (lub) inhibitorami JAK | 29% (N=45) | 55% (N=45) | 69% (N=47) | 26% [3%; 49%] | 40% [19%; 62%] |
+ Grupa otrzymująca wyłącznie leczenie indukujące obejmowała uczestników, którzy osiągnęli odpowiedź kliniczną na leczenie indukujące ryzankizumabem i którzy zostali losowo przydzieleni do grupy otrzymującej placebo w badaniu leczenia podtrzymującego (COMMAND) ++ Skorygowana różnica w odniesieniu do ogólnej różnicy między metodami leczenia a Pierwszorzędowy punkt końcowy b Remisja kliniczna według aMS: SFS ≤1 i nie większa niż wartość wyjściowa, RBS = 0 i ES ≤1 bez oznak wskazujących na kruchość śluzówki c Remisja kliniczna według aMS w tygodniu 52. u uczestników, którzy osiągnęli remisję kliniczną po zakończeniu leczenia indukującego d Remisja kliniczna według aMS w tygodniu 52. i bez kortykosteroidów przez ≥90 dni e Odpowiedź kliniczna według aMS: obniżenie wyniku od wartości wyjściowej o ≥2 punkty i ≥30%, i obniżenie wyniku w skali RBS o ≥1 punkt lub bezwzględny wynik RBS ≤1 f ES ≤1 bez oznak wskazujących na kruchość śluzówki g ES ≤1 bez oznak wskazujących na kruchość śluzówki i wynik w skali Geboesa ≤3,1 (wskazujący na naciek neutrofili w <5% krypt, brak zniszczenia krypt oraz brak nadżerek, owrzodzeń i ziarniny) h Istotność statystyczna kontrolowana na wielokrotność; porównanie: ryzankizumab vs. placebo (p ≤ 0,01) i Nominalna wartość p ≤0,01; porównanie: ryzankizumab vs. placebo j Nominalna wartość p ≤0,05; porównanie: ryzankizumab vs. placebo k p = 0,2234 | |||||
Kliniczna aktywność i objawy choroby
W tygodniu 52. u istotnie większego odsetka pacjentów leczonych ryzankizumabem dożylnie/ryzankizumabem 180 mg podskórnie w porównaniu do ryzankizumabu dożylnie/placebo nie występował ból brzucha (odpowiednio 47% vs. 30%, p <0,001) ani pilna potrzeba wypróżnienia (odpowiednio 54% vs. 31%, p <0,00001). W tygodniu 52. u większego odsetka pacjentów leczonych ryzankizumabem dożylnie/ryzankizumabem 360 mg podskórnie w porównaniu do ryzankizumabu dożylnie/placebo nie występowała pilna potrzeba wypróżnienia (odpowiednio 49% vs. 31%, p <0,001), a u liczbowo większego odsetka pacjentów nie występował ból brzucha w porównaniu do ryzankizumabu dożylnie/placebo (odpowiednio 38% vs. 30%, p = 0,0895) w tygodniu 52.
Inne objawy WZJG
W tygodniu 52. odsetek pacjentów, u których nie występowały nocne wypróżnienia był większy u pacjentów leczonych ryzankizumabem dożylnie/ryzankizumabem 180 mg podskórnie i ryzankizumabem dożylnie/ryzankizumabem 360 mg podskórnie w porównaniu do pacjentów otrzymujących ryzankizumab dożylnie/placebo (42% i 43% vs. 30%, odpowiednio p <0,01 i p <0,001).
W tygodniu 52. odsetek pacjentów, którzy nie odczuwali bolesnego parcia był większy u pacjentów leczonych ryzankizumabem dożylnie/ryzankizumabem 180 mg podskórnie oraz ryzankizumabem
dożylnie/ryzankizumabem 360 mg podskórnie w porównaniu do ryzankizumabu dożylnie/placebo (odpowiednio 37% i 37% vs. 23%, p <0,01).
Hospitalizacje związane z WZJG
Częstość przypadków hospitalizacji z powodu WZJG do tygodnia 52. była liczbowo mniejsza u pacjentów leczonych ryzankizumabem dożylnie/ryzankizumabem 180 mg podskórnie i ryzankizumabem dożylnie/ryzankizumabem 360 mg podskórnie w porównaniu z uczestnikami otrzymującymi ryzankizumab dożylnie/placebo (0,6/100 pacjentolat i 1,2/100 pacjentolat vs. 3,1/100 pacjentolat, odpowiednio p = 0,0949 i p = 0,2531).
Ocena endoskopowa i histologiczna
Remisję w badaniu endoskopowym (normalizacja wyglądu śluzówki w badaniu endoskopowym) zdefiniowano jako wartość ES równą 0. W tygodniu 12. badania INSPIRE znacznie większy odsetek pacjentów leczonych ryzankizumabem w porównaniu z placebo osiągnął remisję endoskopową (odpowiednio 11% vs. 3%, p <0,00001). W 52. tygodniu badania COMMAND znacznie większy odsetek pacjentów leczonych ryzankizumabem dożylnie/ryzankizumabem 180 mg podskórnie i ryzankizumabem dożylnie/ryzankizumabem 360 mg podskórnie w porównaniu z ryzankizumabem dożylnie/placebo osiągnął remisję endoskopową (odpowiednio 23% i 24% vs. 15%, p <0,05).
Głębokie wygojenie błony śluzowej zdefiniowano jako ES równą 0 i wynik Geboesa <2,0 (co wskazuje na brak neutrofili w kryptach lub w blaszce właściwej i brak wzrostu liczby eozynofili, brak zniszczenia krypt oraz brak nadżerek, owrzodzeń i ziarniny). W 12. tygodniu badania INSPIRE znacznie większy odsetek pacjentów leczonych ryzankizumabem w porównaniu do placebo osiągnął głębokie wygojenie błony śluzowej (odpowiednio 6% vs 1%, p < 0,00001). W 52. tygodniu badania COMMAND liczbowo większy odsetek pacjentów leczonych ryzankizumabem dożylnie/ryzankizumabem 180 mg podskórnie i ryzankizumabem dożylnie/ryzankizumabem 360 mg podskórnie w porównaniu z ryzankizumabem dożylnie/placebo osiągnął głębokie wygojenie błony śluzowej (13% i 16% vs. 10% i odpowiednio p = 0,2062 i p = 0,0618).
W badaniu COMMAND utrzymanie wygojenia błony śluzowej w tygodniu 52. (ES ≤1 bez kruchości) obserwowano u większego odsetka pacjentów leczonych ryzankizumabem dożylnie/ryzankizumabem 180 mg podskórnie i ryzankizumabem dożylnie/ryzankizumabem 360 mg podskórnie w porównaniu z ryzankizumabem dożylnie/placebo wśród pacjentów, którzy osiągnęli wygojenie błony śluzowej pod koniec leczenia indukującego (74% i 54% vs. 47% i odpowiednio p <0,01 i p = 0,5629).
Leczenie doraźne
W badaniu COMMAND pacjenci, u których nastąpiła utrata odpowiedzi na leczenie ryzankizumabem podskórnie, otrzymali leczenie doraźne ryzankizumabem (pojedyncza dożylna dawka indukująca, a następnie 360 mg podskórnie co 8 tygodni). Wśród tych pacjentów, w grupie otrzymującej ryzankizumab w dawce 180 mg podskórnie i ryzankizumab w dawce 360 mg podskórnie, odpowiednio 85% (17/20) i 74% (26/35) uzyskało odpowiedź kliniczną w tygodniu 52. Ponadto 24% (6/25) i 35% (13/37) pacjentów osiągnęło remisję kliniczną według aMS, a 38% (10/26) i 45% (17/38) pacjentów osiągnęło poprawę endoskopową w tygodniu 52. odpowiednio w grupie otrzymującej ryzankizumab 180 mg podskórnie i ryzankizumab 360 mg podskórnie.
Pacjenci z odpowiedzią w tygodniu 24.
Łącznie 100 pacjentów nie wykazało odpowiedzi klinicznej po 12 tygodniach leczenia indukującego, otrzymało podskórnie dawkę 180 mg (N=56) lub 360 mg (N=44) ryzankizumabu w tygodniu 12. i 20., wykazało odpowiedź kliniczną w tygodniu 24. i nadal otrzymywało ryzankizumab w dawce 180 mg lub 360 mg podskórnie co 8 tygodni przez okres do 52 tygodni w badaniu COMMAND. Wśród tych pacjentów 46% i 45% osiągnęło odpowiedź kliniczną według aMS w tygodniu 52., a 18% i 23%
osiągnęło remisję kliniczną według aMS w tygodniu 52., odpowiednio dla ryzankizumabu w dawce 180 mg i 360 mg podskórnie.
Wyniki związane ze stanem zdrowia i jakością życia
U pacjentów leczonych ryzankizumabem uzyskano klinicznie znaczącą poprawę w porównaniu z wartością wyjściową według kwestionariusza dotyczącego nieswoistego zapalenia jelit (ang. Inflammatory Bowel Disease Questionnaire, IBDQ) (objawy ze strony jelit, funkcjonowanie ogólne, funkcjonowanie emocjonalne i funkcjonowanie społeczne) w porównaniu do placebo. Zmiany całkowitego wyniku IBDQ w stosunku do wartości wyjściowej w 12. tygodniu stosowania ryzankizumabu w porównaniu z placebo wynosiły odpowiednio 42,6 i 24,3. Zmiany w stosunku do wartości wyjściowej całkowitego wyniku IBDQ w tygodniu 52. wynosiły odpowiednio 52,6, 50,3 i 35,0 u pacjentów leczonych ryzankizumabem dożylnie/ryzankizumabem w dawce 180 mg podskórnie, ryzankizumabem dożylnie/ryzankizumabem 360 mg podskórnie i ryzankizumabem dożylnie/placebo.
W tygodniu 12. u pacjentów otrzymujących ryzankizumab obserwowano znacząco większą poprawę w zakresie zmęczenia w porównaniu z wartością wyjściową, ocenioną z wykorzystaniem skali dotyczącej funkcjonowania podczas leczenia chorób przewlekłych (ang. Functional Assessment of Chronic Illness Therapy-Fatigue, FACIT-F) w porównaniu do placebo. Zmiany w punktacji FACIT-F w porównaniu z wartością wyjściową w 12. tygodniu stosowania ryzankizumabu w porównaniu z placebo wynosiły odpowiednio 7,9 i 3,3. Zmiany w wyniku FACIT-F w stosunku do wartości wyjściowej w 52. tygodniu wynosiły 10,9, 10,3 i 7,0 u pacjentów leczonych odpowiednio ryzankizumabem dożylnie/ryzankizumabem w dawce 180 mg podskórnie, ryzankizumabem dożylnie/ryzankizumabem w dawce 360 mg podskórnie i ryzankizumabem dożylnie/placebo.
Dzieci i młodzież
Europejska Agencja Leków wstrzymała obowiązek dołączania wyników badań produktu leczniczego Skyrizi w jednej lub kilku podgrupach populacji dzieci i młodzieży w leczeniu choroby Leśniowskiego-Crohna i wrzodziejącego zapalenia jelita grubego (stosowanie u dzieci i młodzieży, patrz punkt 4.2).
5.2 Właściwości farmakokinetyczne
Farmakokinetyka ryzankizumabu była podobna w przypadku łuszczycy plackowatej i łuszczycowego zapalenia stawów oraz w chorobie Leśniowskiego-Crohna i wrzodziejącym zapaleniu jelita grubego.
Wchłanianie
Ryzankizumab wykazał liniową farmakokinetykę z proporcjonalnym do dawki zwiększeniem ekspozycji w zakresach wielkości dawki 18 mg do 360 mg i 0,25 mg/kg mc. do 1 mg/kg mc. po podaniu podskórnym oraz 200 mg do 1800 mg i 0,01 mg/kg mc. do 5 mg/kg mc. po podaniu dożylnym.
Po wstrzyknięciu podskórnym ryzankizumab osiągał maksymalne stężenie w osoczu między 3.–
- 14. dniem, a oszacowana bezwzględna biodostępność wynosiła 74–89%. Po podaniu dawki 150 mg w tygodniu 0. i w tygodniu 4., a następnie co 12 tygodni oszacowane maksymalne i minimalne stężenia w osoczu w stanie stacjonarnym wynosiły odpowiednio 12 μg/ml i 2 μg/ml.
U uczestników z chorobą Leśniowskiego-Crohna leczonych dawką indukującą 600 mg podawaną dożylnie w tygodniach 0., 4. i 8., a następnie dawką podtrzymującą 360 mg podawaną podskórnie w tygodniu 12. i później co 8 tygodni oszacowana maksymalna mediana stężenia maksymalnego i minimalnego wyniosła odpowiednio 156 µg/ml i 38,8 µg/ml w okresie leczenia indukującego (tygodnie 8. – 12.), a oszacowana mediana stężenia maksymalnego i minimalnego w stanie stacjonarnym wynosiła odpowiednio 28,0 µg/ml i 8,13 µg/ml w okresie leczenia podtrzymującego (tygodnie 40. – 48.).
U pacjentów z wrzodziejącym zapaleniem jelita grubego leczonych dawką indukującą 1200 mg podawaną dożylnie w tygodniach 0., 4. i 8., a następnie dawką podtrzymującą 180 mg lub 360 mg podawaną podskórnie w tygodniu 12. i później co 8 tygodni, oszacowana maksymalna mediana stężenia maksymalnego i minimalnego wynosiła odpowiednio 350 i 87,7 µg/ml w okresie leczenia indukującego (tygodnie 8. – 12.), a oszacowana mediana stężenia maksymalnego i minimalnego w stanie stacjonarnym wynosiła odpowiednio 19,6 i 4,64 µg/ml dla dawki 180 mg podskórnie i 39,2 i 9,29 µg/ml dla dawki 360 mg podskórnie w okresie leczenia podtrzymującego (tygodnie 40.–48.).
Dystrybucja
W badaniach III fazy u pacjentów z łuszczycą średnia (±odchylenie standardowe) objętość dystrybucji w stanie stacjonarnym (VSS) ryzankizumabu wynosiła 11,4 (±2,7) l, co wskazuje, że dystrybucja ryzankizumabu jest przede wszystkim ograniczona do przestrzeni naczyniowej i śródmiąższowej. U typowego, ważącego 70 kg pacjenta z chorobą Leśniowskiego-Crohna Vss wyniosła 7,68 l.
Metabolizm
Stosowane w lecznictwie przeciwciała monoklonalne IgG są zwykle rozkładane do mniejszych peptydów i aminokwasów za pośrednictwem szlaków katabolicznych, w taki sam sposób jak endogenne immunoglobuliny typu G (IgG). Nie oczekuje się, aby ryzankizumab był metabolizowany przez enzymy cytochromu P450.
Eliminacja
W badaniach III fazy u pacjentów z łuszczycą średni (±odchylenie standardowe) klirens ogólnoustrojowy (CL) ryzankizumabu wynosił 0,3 (±0,1) l/dobę. W badaniach III fazy u pacjentów z łuszczycą średni okres półtrwania ryzankizumabu w końcowej fazie eliminacji wynosił od 28 do 29 dni. U typowego, ważącego 70 kg pacjenta z chorobą Leśniowskiego-Crohna CL wyniósł 0,30 l/dobę, a okres półtrwania w końcowej fazie eliminacji wynosił 21 dni.
Ryzankizumab jest przeciwciałem monoklonalnym IgG1 i dlatego nie oczekuje się, aby był usuwany przez nerki w procesie filtracji kłębuszkowej lub wydalany z moczem jako nienaruszona cząsteczka.
Liniowość lub nieliniowość
Po podaniu podskórnym u zdrowych osób, chorych na łuszczycę, pacjentów z chorobą Leśniowskiego-Crohna lub wrzodziejącym zapaleniem jelita grubego ryzankizumab wykazywał liniową farmakokinetykę z w przybliżeniu proporcjonalnym do dawki zwiększeniem ekspozycji ogólnoustrojowej (Cmax oraz AUC) w ocenianych zakresach wielkości dawki 18 mg do 360 mg lub 0,25 mg/kg mc. do 1 mg/kg mc. podanej podskórnie oraz 200 mg do 1800 mg i 0,01 mg/kg mc. do 5 mg/kg mc. podanej dożylnie.
Interakcje
U pacjentów z łuszczycą plackowatą, chorobą Leśniowskiego-Crohna lub wrzodziejącym zapaleniem jelita grubego przeprowadzono badania interakcji, aby ocenić wpływ wielokrotnego podawania ryzankizumabu na farmakokinetykę substratów markerów aktywności cytochromu P450 (CYP). Ekspozycja na kofeinę (substrat CYP1A2), warfarynę (substrat CYP2C9), omeprazol (substrat CYP2C19), metoprolol (substrat CYP2D6) i midazolam (substrat CYP3A) po leczeniu ryzankizumabem była porównywalna do ekspozycji przed leczeniem ryzankizumabem, co wskazuje na brak klinicznie istotnych interakcji z udziałem tych enzymów.
Analizy farmakokinetyki populacyjnej wykazały, że na ekspozycję na ryzankizumab nie wpływało równoczesne przyjmowanie produktów leczniczych przez niektórych pacjentów z łuszczycą plackowatą podczas badań klinicznych. Podobny brak wpływu równocześnie stosowanych produktów
leczniczych zaobserwowano na podstawie analiz farmakokinetyki populacyjnej u pacjentów z chorobą Leśniowskiego-Crohna lub wrzodziejącym zapaleniem jelita grubego.
Specjalne populacje
Dzieci i młodzież
Nie ustalono farmakokinetyki ryzankizumabu u dzieci i młodzieży poniżej 16. roku życia. Spośród 1 574 uczestników z chorobą Leśniowskiego-Crohna narażonych na ryzankizumab 12 było w wieku 16 – 17 lat. Ekspozycja na ryzankizumab u uczestników z chorobą Leśniowskiego-Crohna w wieku 16 – 17 lat była zbliżona do obserwowanej u osób dorosłych. Na podstawie analiz farmakokinetyki populacyjnej nie stwierdzono, aby wiek wywierał jakikolwiek istotny wpływ na ekspozycję na ryzankizumab.
Pacjenci w podeszłym wieku
Spośród 2 234 pacjentów z łuszczycą plackowatą otrzymujących ryzankizumab 243 pacjentów miało 65 lat lub więcej, a 24 pacjentów miało 75 lat lub więcej. Spośród 1 574 pacjentów z chorobą Leśniowskiego-Crohna otrzymujących ryzankizumab 72 pacjentów miało 65 lat lub więcej, a 5 pacjentów miało 75 lat lub więcej. Spośród 1 512 pacjentów z wrzodziejącym zapaleniem jelita grubego narażonych na ryzankizumab 103 pacjentów miało 65 lat lub więcej, a 8 pacjentów miało 75 lat lub więcej. Ogólnie nie stwierdzono różnic w ekspozycji na ryzankizumab między młodszymi i starszymi pacjentami, którzy otrzymali ryzankizumab.
Pacjenci z zaburzeniami czynności nerek lub wątroby
Nie przeprowadzono specjalnych badań w celu oceny wpływu zaburzeń czynności nerek lub wątroby na farmakokinetykę ryzankizumabu. Na podstawie analiz farmakokinetyki populacyjnej można stwierdzić, że stężenie kreatyniny w surowicy, klirens kreatyniny oraz markery czynności wątroby (AlAT/AspAT/bilirubina) nie miały znaczącego wpływu na klirens ryzankizumabu u osób z łuszczycą, chorobą Leśniowskiego-Crohna lub wrzodziejącym zapaleniem jelita grubego.
Jako przeciwciało monoklonalne IgG1 ryzankizumab jest głównie wydalany w wyniku wewnątrzkomórkowych procesów katabolicznych i nie oczekuje się, aby był metabolizowany z udziałem enzymów wątrobowych cytochromu P450 lub wydalany przez nerki.
Masa ciała
Klirens i objętość dystrybucji ryzankizumabu zwiększają się wraz ze zwiększeniem masy ciała, co może prowadzić do zmniejszonej skuteczności u pacjentów z dużą masą ciała (> 130 kg). Jednakże powyższa obserwacja dotyczy ograniczonej liczby pacjentów z łuszczycą plackowatą. Masa ciała nie miała istotnego klinicznie wpływu na ekspozycję na ryzankizumab ani na skuteczność w leczeniu łuszczycowego zapalenia stawów, choroby Leśniowskiego-Crohna lub wrzodziejącego zapalenia jelita grubego. Obecnie nie zaleca się dostosowywania dawki w zależności od masy ciała pacjenta.
Płeć lub rasa
Płeć lub rasa nie wpływały istotnie na klirens ryzankizumabu u dorosłych osób z łuszczycą plackowatą, chorobą Leśniowskiego-Crohna lub wrzodziejącym zapaleniem jelita grubego. W klinicznych badaniach farmakokinetyki u zdrowych ochotników nie zaobserwowano klinicznie znaczących różnic w ekspozycji na ryzankizumab u chińskich i japońskich uczestników badania w porównaniu z uczestnikami rasy kaukaskiej.
5.3 Przedkliniczne dane o bezpieczeństwie
Dane niekliniczne uzyskane w badaniach toksyczności po podaniu wielokrotnym, w tym w badaniach bezpieczeństwa farmakologicznego oraz badaniach zwiększonego toksycznego wpływu na rozwój
w okresie płodowym i po urodzeniu przeprowadzonych na małpach cynomolgus, nie ujawniły żadnego szczególnego zagrożenia dla ludzi. Małpom podawano dawki do 50 mg/kg mc./tydzień, co dawało ekspozycję około 10 razy większą niż ekspozycja kliniczna podczas stosowania dawki indukującej 600 mg dożylnie co 4 tygodnie i 39 razy większą niż ekspozycja kliniczna w przypadku dawki podtrzymującej 360 mg podskórnie co 8 tygodni w chorobie Leśniowskiego-Crohna. W przypadku wrzodziejącego zapalenia jelita grubego ekspozycja była 5 razy większa niż ekspozycja kliniczna podczas stosowania dawki indukującej 1200 mg dożylnie co 4 tygodnie i 65 lub 32 razy większa niż ekspozycja kliniczna w przypadku dawki podtrzymującej 180 lub 360 mg podskórnie co 8 tygodni.
Nie badano potencjalnego działania mutagennego lub rakotwórczego ryzankizumabu. W trwającym 26 tygodni badaniu toksyczności przewlekłej na małpach cynomolgus, w którym stosowano dawki do 50 mg/kg mc./tydzień (ekspozycja była około 7 razy większa niż ekspozycja kliniczna po podaniu dawki 600 mg dożylnie co 4 tygodnie w trakcie leczenia indukującego i 28 razy większa niż ekspozycja kliniczna podczas leczenia podtrzymującego z użyciem dawki 360 mg podskórnie co 8 tygodni w chorobie Leśniowskiego-Crohna, a 3 razy większa niż ekspozycja kliniczna po podaniu dawki 1200 mg dożylnie co 4 tygodnie w trakcie leczenia indukującego i 45 lub 23 razy większa niż ekspozycja kliniczna podczas leczenia podtrzymującego z użyciem dawki 180 lub 360 mg podskórnie co 8 tygodni w przypadku wrzodziejącego zapalenia jelita grubego), nie zaobserwowano zmian przednowotworowych lub nowotworowych oraz nie stwierdzono niepożądanych działań immunotoksycznych lub oddziaływania na układ sercowo-naczyniowy.
6. DANE FARMACEUTYCZNE
6.1 Wykaz substancji pomocniczych
Sodu octan trójwodny
Kwas octowy
Trehaloza dwuwodna
Polisorbat 20
Woda do wstrzykiwań
6.2 Niezgodności farmaceutyczne
Nie mieszać tego produktu leczniczego z innymi produktami leczniczymi.
6.3 Okres ważności
2 lata
6.4 Specjalne środki ostrożności podczas przechowywania
Przechowywać w lodówce (2 C – 8°C). Nie zamrażać.
Wkład lub ampułko-strzykawkę (ampułko-strzykawki) można przechowywać poza lodówką (w temperaturze maksymalnie do 25°C) do 24 godzin.
Przechowywać wkład lub ampułko-strzykawkę (ampułko-strzykawki) w opakowaniu zewnętrznym w celu ochrony przed światłem.
6.5 Rodzaj i zawartość opakowania
Skyrizi 360 mg roztwór do wstrzykiwań we wkładzie
Roztwór zawierający 360 mg leku w jednorazowym wkładzie wykonanym z cyklicznej olefinowej żywicy z przegrodą powlekaną gumą chlorobutylową i tłokiem powlekanym gumą chlorobutylową jako materiałami mającymi kontakt z produktem, oraz nasadką z żywicy. Wkład jest pakowany razem
z osobistym aplikatorem do wstrzyknięcia podskórnego (urządzeniem do podawania leku). Ścieżka płynu w osobistym aplikatorze obejmuje rurki z polichlorku winylu oraz igłę ze stali nierdzewnej w rozmiarze 29G. Osobisty aplikator zawiera baterie tlenkowo-srebrowo-cynkowe oraz plaster samoprzylepny do mocowania do skóry wykonany z poliestru z akrylową warstwą przylepną. Urządzenie do podawania leku jest przeznaczone do stosowania z dostarczonym wkładem zawierającym 360 mg leku.
Produkt leczniczy Skyrizi 360 mg jest dostępny w opakowaniach zawierających 1 wkład oraz 1 osobisty aplikator do wstrzyknięcia podskórnego.
Skyrizi 180 mg roztwór do wstrzykiwań we wkładzie
Roztwór zawierający 180 mg leku w jednorazowym wkładzie wykonanym z cyklicznej olefinowej żywicy z przegrodą powlekaną gumą chlorobutylową i tłokiem powlekanym gumą chlorobutylową jako materiałami mającymi kontakt z produktem, oraz nasadką z żywicy. Wkład jest pakowany razem z osobistym aplikatorem do wstrzyknięcia podskórnego (urządzeniem do podawania leku). Ścieżka płynu w osobistym aplikatorze obejmuje rurki z polichlorku winylu oraz igłę ze stali nierdzewnej w rozmiarze 29G. Osobisty aplikator zawiera baterie tlenkowo-srebrowo-cynkowe oraz plaster samoprzylepny do mocowania do skóry wykonany z poliestru z akrylową warstwą przylepną. Urządzenie do podawania leku jest przeznaczone do stosowania z dostarczonym wkładem zawierającym 180 mg leku.
Produkt leczniczy Skyrizi 180 mg jest dostępny w opakowaniach zawierających 1 wkład oraz 1 osobisty aplikator do wstrzyknięcia podskórnego.
Skyrizi 180 mg roztwór do wstrzykiwań w ampułko-strzykawce
Ampułko-strzykawka ze szkła z zamocowaną na stałe igłą z nasadką osłaniającą oraz z automatycznym zabezpieczeniem igły.
Produkt leczniczy Skyrizi 180 mg jest dostępny w opakowaniach zawierających 1 lub 2 ampułko-strzykawki.
Nie wszystkie wielkości opakowań muszą znajdować się w obrocie.
6.6 Specjalne środki ostrożności dotyczące usuwania i przygotowania produktu leczniczego do
stosowania
Skyrizi 180 mg i 360 mg roztwór do wstrzykiwań we wkładzie
Przed wykonaniem wstrzyknięcia należy wyjąć z lodówki lek w pudełku tekturowym i pozostawić do osiągnięcia temperatury pokojowej, chroniąc przed bezpośrednim światłem słonecznym (odczekać 45 do 90 minut). Nie wyjmować wkładu z pudełka tekturowego.
Zaleca się sprawdzenie wzrokowe wkładu przed użyciem. Roztwór nie zawiera obcych cząstek i zasadniczo jest wolny od cząstek związanych z produktem. Produktu leczniczego Skyrizi nie należy stosować, jeśli rozwór jest mętny bądź ma zmienioną barwę lub jeśli zawiera duże cząstki. Nie wstrząsać wkładem.
Roztwór powinien być bezbarwny do żółtego i przezroczysty do lekko opalizującego.
Skyrizi 180 mg roztwór do wstrzykiwań w ampułko-strzykawce
Przed wykonaniem wstrzyknięcia należy wyjąć z lodówki lek w pudełku tekturowym i pozostawić do osiągnięcia temperatury pokojowej, chroniąc przed bezpośrednim światłem słonecznym (odczekać 15 do 30 minut). Nie wyjmować ampułko-strzykawek z pudełka tekturowego.
Przed podaniem należy dokładnie obejrzeć każdą ampułko-strzykawkę. Roztwór może zawierać kilka przezroczystych lub białych cząstek pochodzących z produktu. Produktu leczniczego Skyrizi nie należy stosować, jeśli rozwór jest mętny lub ma zmienioną barwę, lub zawiera duże cząstki. Nie wstrząsać ampułko-strzykawką.
Roztwór powinien być bezbarwny do żółtego i przezroczysty do lekko opalizującego.
Ogólne środki ostrożności
Szczegółowe instrukcje użycia leku znajdują się w ulotce dołączonej do opakowania.
Każdy osobisty aplikator do wstrzyknięcia podskórnego z wkładem i ampułko-strzykawka są przeznaczone tylko do jednorazowego użytku.
Wszelkie niewykorzystane resztki produktu leczniczego lub jego odpady należy usunąć zgodnie z lokalnymi przepisami.
7. PODMIOT ODPOWIEDZIALNY POSIADAJĄCY POZWOLENIE NA DOPUSZCZENIE DO OBROTU
AbbVie Deutschland GmbH & Co. KG
Knollstrasse
67061 Ludwigshafen
Niemcy
8. NUMERY POZWOLEŃ NA DOPUSZCZENIE DO OBROTU
Skyrizi 360 mg roztwór do wstrzykiwań we wkładzie
EU/1/19/1361/005
Skyrizi 180 mg roztwór do wstrzykiwań we wkładzie
EU/1/19/1361/007
Skyrizi 180 mg roztwór do wstrzykiwań w ampułko-strzykawce
EU/1/19/1361/008
EU/1/19/1361/009
9. DATA WYDANIA PIERWSZEGO POZWOLENIA NA DOPUSZCZENIE DO OBROTU
I DATA PRZEDŁUŻENIA POZWOLENIA
Data wydania pierwszego pozwolenia na dopuszczenie do obrotu: 26 kwietnia 2019 Data ostatniego przedłużenia pozwolenia: 5 stycznia 2024
10. DATA ZATWIERDZENIA LUB CZĘŚCIOWEJ ZMIANY TEKSTU
CHARAKTERYSTYKI PRODUKTU LECZNICZEGO
Szczegółowe informacje o tym produkcie leczniczym są dostępne na stronie internetowej Europejskiej Agencji Leków https://www.ema.europa.eu.
NAZWA PRODUKTU LECZNICZEGO
Skyrizi 90 mg roztwór do wstrzykiwań w ampułko-strzykawce
- 2. SKŁAD JAKOŚCIOWY I ILOŚCIOWY
Każda ampułko-strzykawka zawiera 90 mg ryzankizumabu w 1 ml roztworu.
Ryzankizumab jest humanizowanym przeciwciałem monoklonalnym należącym do podklasy 1 immunoglobuliny typu G (IgG1), wytworzonym w komórkach jajnika chomika chińskiego z wykorzystaniem techniki rekombinacji DNA.
Substancje pomocnicze o znanym działaniu
Ten produkt leczniczy zawiera 164 mg sorbitolu w dawce 360 mg.
Ten produkt leczniczy zawiera 0,8 mg polisorbatu 20 w każdej dawce 360 mg.
Pełny wykaz substancji pomocniczych, patrz punkt 6.1.
- 3. POSTAĆ FARMACEUTYCZNA
Roztwór do wstrzykiwań (wstrzyknięcie)
Roztwór jest bezbarwny do jasnożółtego i przezroczysty do lekko opalizującego.
- 4. SZCZEGÓŁOWE DANE KLINICZNE
4.1 Wskazania do stosowania
Produkt leczniczy Skyrizi jest wskazany do stosowania w leczeniu dorosłych pacjentów z czynną chorobą Leśniowskiego-Crohna o nasileniu od umiarkowanego do ciężkiego, u których odpowiedź na leczenie jest niewystarczająca, którzy przestali odpowiadać na leczenie lub nie tolerowali leczenia konwencjonalnego lub biologicznego.
4.2 Dawkowanie i sposób podawania
Niniejszy produkt leczniczy jest przeznaczony do stosowania zgodnie z zaleceniami i pod nadzorem lekarza mającego doświadczenie w rozpoznawaniu i leczeniu chorób, w których wskazany jest produkt leczniczy Skyrizi.
Dawkowanie
Zalecana dawka to 600 mg podawana we wlewie dożylnym w tygodniu 0., tygodniu 4. i tygodniu 8., a następnie 360 mg podawana w postaci wstrzyknięcia podskórnego w tygodniu 12. i później co 8 tygodni. Należy rozważyć zaprzestanie leczenia u pacjentów, u których nie stwierdzono dowodów na korzyści terapeutyczne do tygodnia 24.
Informacje dotyczące początkowego schematu podawania dożylnego, patrz punkt 4.2 Charakterystyki Produktu Leczniczego Skyrizi 600 mg koncentrat do sporządzania roztworu do infuzji.
Pominięcie podania dawki
W przypadku pominięcia dawki należy ją podać jak najszybciej. Kolejną dawkę należy podać w ustalonym pierwotnie czasie.
Specjalne populacje
Pacjenci w podeszłym wieku
Nie jest konieczne dostosowanie dawki (patrz punkt 5.2).
Dane o stosowaniu u osób w wieku ≥ 65 lat są ograniczone.
Zaburzenia czynności nerek lub wątroby
Nie przeprowadzono badań w celu oceny wpływu zaburzeń czynności wątroby lub nerek na farmakokinetykę produktu leczniczego Skyrizi. Ogólnie, nie oczekuje się, aby te zaburzenia miały istotny wpływ na farmakokinetykę przeciwciał monoklonalnych i nie uważa się, aby konieczne było dostosowanie dawki (patrz punkt 5.2).
Dzieci i młodzież
Nie określono dotychczas bezpieczeństwa stosowania ani skuteczności produktu leczniczego Skyrizi w leczeniu choroby Leśniowskiego-Crohna i wrzodziejącego zapalenia jelita grubego u dzieci w wieku 0 - 17 lat. Obecnie dostępne dane opisano w punktach 5.1 i 5.2, ale nie można podać żadnych zaleceń dotyczących dawkowania.
Pacjenci z nadwagą
Nie jest konieczne dostosowanie dawki (patrz punkt 5.2).
Sposób podawania
Ten produkt leczniczy powinien być podawany przez pracownika ochrony zdrowia.
Produkt leczniczy Skyrizi podaje się we wstrzyknięciu podskórnym.
Wstrzyknięcie musi być podane w udo lub brzuch. Produktu leczniczego Skyrizi nie należy wstrzykiwać w okolicach, gdzie występuje bolesność skóry, siniaki, zaczerwienienie, stwardnienie lub uszkodzenie.
W celu podania pełnej dawki 360 mg należy wykonać wstrzyknięcia zawartości czterech ampułko-strzykawek. Cztery wstrzyknięcia powinny zostać wykonane w różnych lokalizacjach anatomicznych (patrz instrukcja podawania w Ulotce dołączonej do opakowania).
4.3 Przeciwwskazania
Nadwrażliwość na substancję czynną lub na którąkolwiek substancję pomocniczą wymienioną w punkcie 6.1.
Istotne klinicznie czynne zakażenia (np. czynna gruźlica, patrz punkt 4.4).
4.4 Specjalne ostrzeżenia i środki ostrożności dotyczące stosowania
Identyfikowalność
W celu poprawienia identyfikowalności biologicznych produktów leczniczych należy czytelnie zapisać nazwę i numer serii podawanego produktu.
Zakażenia
Ryzankizumab może zwiększać ryzyko zakażenia.
U pacjentów z przewlekłym zakażeniem, nawracającymi zakażeniami w wywiadzie lub znanymi czynnikami ryzyka zakażenia należy zachować ostrożność podczas stosowania ryzankizumabu. Nie należy rozpoczynać leczenia ryzankizumabem u pacjentów z jakimkolwiek istotnym klinicznie czynnym zakażeniem do czasu jego wyleczenia lub do czasu wdrożenia odpowiedniego leczenia.
Pacjentów leczonych ryzankizumabem należy poinformować o konieczności zgłoszenia się do lekarza w przypadku pojawienia się objawów przedmiotowych lub podmiotowych istotnego klinicznie przewlekłego lub ostrego zakażenia. Jeśli u pacjenta wystąpi takie zakażenie lub nie ma odpowiedzi na standardowe leczenie zakażenia, pacjent powinien być ściśle monitorowany, a ryzankizumabu nie należy podawać aż do momentu ustąpienia objawów zakażenia.
Gruźlica
Przed rozpoczęciem leczenia ryzankizumabem pacjentów należy poddać badaniom w celu wykluczenia zakażenia gruźlicą. Pacjentów otrzymujących ryzankizumab należy monitorować, aby ustalić, czy nie występują u nich objawy przedmiotowe i podmiotowe czynnej gruźlicy. Przed rozpoczęciem podawania ryzankizumabu należy rozważyć zastosowanie terapii przeciwgruźliczej u pacjentów z utajoną lub czynną gruźlicą w wywiadzie, u których nie można potwierdzić właściwie przeprowadzonego leczenia.
Szczepienia
Przed rozpoczęciem leczenia ryzankizumabem należy rozważyć przeprowadzenie wszystkich właściwych szczepień zgodnie z obowiązującymi zaleceniami odnośnie szczepień. Jeśli pacjent otrzymał żywą szczepionkę (wirusową lub bakteryjną) zaleca się, aby zaczekać co najmniej 4 tygodnie przed rozpoczęciem leczenia ryzankizumabem. Pacjenci leczeni ryzankizumabem nie powinni otrzymywać żywych szczepionek w trakcie leczenia i przez co najmniej 21 tygodni po jego zakończeniu (patrz punkt 5.2).
Reakcje nadwrażliwości
Podczas stosowania ryzankizumabu zgłaszano ciężkie reakcje nadwrażliwości, w tym anafilaksję (patrz punkt 4.8). W przypadku wystąpienia ciężkiej reakcji nadwrażliwości należy natychmiast przerwać podawanie ryzankizumabu i rozpocząć właściwe leczenie.
Substancje pomocnicze o znanym działaniu
Polisorbat
Ten produkt leczniczy zawiera 0,8 mg polisorbatu 20 w każdej dawce 360 mg. Polisorbaty mogą powodować reakcje alergiczne.
Sorbitol
Ten produkt leczniczy zawiera 164 mg sorbitolu w dawce 360 mg.
Należy uwzględnić addytywne działanie jednocześnie podawanych produktów zawierających sorbitol (lub fruktozę) oraz spożywanego w diecie sorbitolu (lub fruktozy).
Sód
Ten produkt leczniczy zawiera mniej niż 1 mmol (23 mg) sodu na dawkę 360 mg, to znaczy lek uznaje się za „wolny od sodu”.
4.5 Interakcje z innymi produktami leczniczymi i inne rodzaje interakcji
Nie oczekuje się, aby ryzankizumab był metabolizowany przez enzymy wątrobowe lub wydalany przez nerki. Nie oczekuje się interakcji pomiędzy ryzankizumabem a inhibitorami, induktorami lub substratami enzymów metabolizujących produkty lecznicze i nie ma konieczności dostosowania dawki (patrz punkt 5.2).
Równoczesne stosowanie terapii immunosupresyjnej
Nie oceniano bezpieczeństwa stosowania i skuteczności ryzankizumabu w skojarzeniu z lekami immunosupresyjnymi, w tym z produktami biologicznymi.
4.6 Wpływ na płodność, ciążę i laktację
Kobiety w wieku rozrodczym
Kobiety w wieku rozrodczym powinny stosować skuteczną metodę zapobiegania ciąży w trakcie leczenia i przez co najmniej 21 tygodni po jego zakończeniu.
Ciąża
Brak danych lub istnieją tylko ograniczone dane (mniej niż 300 kobiet w ciąży) dotyczące stosowania ryzankizumabu u kobiet w okresie ciąży. Badania na zwierzętach nie wykazały bezpośredniego ani pośredniego szkodliwego wpływu na reprodukcję. W celu zachowania ostrożności zaleca się unikanie stosowania ryzankizumabu w okresie ciąży.
Karmienie piersią
Nie wiadomo, czy ryzankizumab przenika do mleka ludzkiego. Wiadomo, że ludzkie immunoglobuliny typu G (IgG) przenikają do mleka matki w ciągu pierwszych kilku dni po porodzie, a wkrótce potem ich stężenie się obniża. W konsekwencji w tym krótkim okresie nie można wykluczyć ryzyka dla karmionego piersią niemowlęcia. Należy podjąć decyzję, czy przerwać leczenie ryzankizumabem lub go nie stosować, biorąc pod uwagę korzyści karmienia piersią dla dziecka i korzyści leczenia ryzankizumabem dla kobiety.
Płodność
Nie badano wpływu ryzankizumabu na płodność u ludzi. Badania na zwierzętach nie wykazały bezpośredniego ani pośredniego szkodliwego wpływu na płodność.
4.7 Wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn
Ryzankizumab nie ma wpływu lub wywiera nieistotny wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn.
4.8 Działania niepożądane
Podsumowanie profilu bezpieczeństwa stosowania
Najczęściej zgłaszanymi działaniami niepożądanymi były zakażenia górnych dróg oddechowych (15,6% w chorobie Leśniowskiego-Crohna i 26,2% we wrzodziejącym zapaleniu jelita grubego).
Tabelaryczny wykaz działań niepożądanych
Wykaz działań niepożądanych ryzankizumabu ustalono na podstawie danych z badań klinicznych (Tabela 1) i przedstawiono zgodnie z klasyfikacją układów i narządów MedDRA i częstością występowania: bardzo często (≥ 1/10), często (≥ 1/100 do < 1/10), niezbyt często (≥ 1/1 000 do < 1/100), rzadko (≥ 1/10 000 do < 1/1 000), bardzo rzadko (< 1/10 000) i częstość nieznana (nie może być określona na podstawie dostępnych danych). W każdej grupie częstości działań niepożądanych przedstawiono zgodnie ze zmniejszającym się stopniem ciężkości.
Tabela 1: Wykaz działań niepożądanych
| Klasyfikacja układów i narządów | Częstość występowania | Działania niepożądane |
| Zakażenia i zarażenia pasożytnicze | Bardzo często | Zakażenia górnych dróg oddechowycha |
| Często | Grzybica dermatofitowab | |
| Niezbyt często | Zapalenie mieszków włosowych | |
| Zaburzenia układu immunologicznego | Rzadko | Anafilaksja |
| Zaburzenia układu nerwowego | Często | Ból głowyc |
| Zaburzenia skóry i tkanki podskórnej | Często | Świąd Wysypka Wyprysk |
| Niezbyt często | Pokrzywka | |
| Zaburzenia ogólne i stany w miejscu podania | Często | Uczucie zmęczeniad Odczyny w miejscu wstrzyknięciae |
a W tym: zakażenie dróg oddechowych (wirusowe, bakteryjne lub nieokreślone), zapalnie zatok (w tym ostre), nieżyt nosa, zapalenie nosogardła, zapalenie gardła (w tym wirusowe), zapalenie migdałków podniebiennych, zapalenie krtani, zapalenie tchawicy. b W tym: grzybica stóp, grzybica pachwin, grzybica skóry gładkiej, łupież pstry, grzybica dłoni, grzybica paznokci, zakażenie grzybicze skóry. c W tym: ból głowy, napięciowy ból głowy, zatokowy ból głowy. d W tym: uczucie zmęczenia, astenia, złe samopoczucie. e W tym: zasinienie, rumień, krwiak, krwotok, podrażnienie, ból, świąd, odczyn, obrzęk, stwardnienie, nadwrażliwość, guzek, wysypka, pokrzywka, pęcherze, zwiększenie ciepłoty w miejscu wstrzyknięcia, rumień w miejscu wstrzyknięcia, wynaczynienie, reakcja, obrzęk. | ||
Opis wybranych działań niepożądanych
Łuszczyca
Zakażenia
W całym programie dotyczącym łuszczycy, obejmującym długoterminową ekspozycję na ryzankizumab, częstość występowania zakażeń wynosiła 75,5 zdarzeń/100 pacjentolat. W większości przypadków zakażenia nie były ciężkie, miały nasilenie łagodne do umiarkowanego i nie prowadziły do zaprzestania stosowania ryzankizumabu. Częstość występowania ciężkich zakażeń wynosiła 1,7 zdarzeń/100 pacjentolat (patrz punkt 4.4).
Choroba Leśniowskiego-Crohna (ChLC)
Ogólnie profil bezpieczeństwa stosowania obserwowany u pacjentów z chorobą Leśniowskiego-Crohna leczonych ryzankizumabem był zgodny z profilem bezpieczeństwa stosowania obserwowanym u pacjentów we wszystkich wskazaniach.
Zakażenia
Częstość występowania zakażeń w połączonych danych z trwających 12 tygodni badań oceniających leczenie indukujące wyniosła 83,3 zdarzeń/100 pacjentolat u uczestników leczonych ryzankizumabem podawanym w dawce 600 mg dożylnie w porównaniu z 117,7 zdarzeń/100 pacjentolat u pacjentów przyjmujących placebo. Częstość występowania ciężkich zakażeń wyniosła
3,4 zdarzeń/100 pacjentolat u uczestników leczonych ryzankizumabem w dawce 600 mg dożylnie w porównaniu z 16,7 zdarzeń/100 pacjentolat u pacjentów przyjmujących placebo (patrz punkt 4.4).
Częstość występowania zakażeń w trwającym 52 tygodnie badaniu leczenia podtrzymującego wyniosła 57,7 zdarzeń/100 pacjentolat u uczestników leczonych ryzankizumabem w dawce 360 mg podskórnie po leczeniu indukującym ryzankizumabem w porównaniu
z 76,0 zdarzeniami/100 pacjentolat u pacjentów przyjmujących placebo po leczeniu indukującym ryzankizumabem. Częstość występowania ciężkich zakażeń wyniosła 6,0 zdarzeń/100 pacjentolat u uczestników leczonych ryzankizumabem w dawce 360 mg podskórnie po leczeniu indukującym ryzankizumabem w porównaniu z 5,0 zdarzeniami/100 pacjentolat u pacjentów przyjmujących placebo po leczeniu indukującym ryzankizumabem (patrz punkt 4.4).
Wrzodziejące zapalenie jelita grubego
Ogólnie profil bezpieczeństwa stosowania obserwowany u pacjentów z wrzodziejącym zapaleniem jelita grubego leczonych ryzankizumabem był zgodny z profilem bezpieczeństwa stosowania obserwowanym u pacjentów we wszystkich wskazaniach.
Zakażenia
Częstość występowania zakażeń w połączonych danych z trwającego 12 tygodni badania oceniającego leczenie indukujące wyniosła 78,3 zdarzenia/100 pacjentolat u uczestników leczonych ryzankizumabem w dawce 1200 mg dożylnie w porównaniu z 74,2 zdarzenia/100 pacjentolat u pacjentów przyjmujących placebo. Częstość występowania ciężkich zakażeń wyniosła 3,0 zdarzenia/100 pacjentolat u uczestników leczonych ryzankizumabem w dawce 1200 mg dożylnie w porównaniu z 5,4 zdarzenia/100 pacjentolat u pacjentów przyjmujących placebo (patrz punkt 4.4).
Częstość występowania zakażeń w trwającym 52 tygodnie badaniu leczenia podtrzymującego wyniosła 67,4 zdarzenia/100 pacjentolat u uczestników leczonych ryzankizumabem w dawce 180 mg podskórnie i 56,5 zdarzenia/100 pacjentolat u pacjentów leczonych ryzankizumabem w dawce 360 mg podskórnie po leczeniu indukującym ryzankizumabem w porównaniu z 64,6 zdarzenia/100 pacjentolat u pacjentów przyjmujących placebo po leczeniu indukującym ryzankizumabem. Częstość występowania ciężkich zakażeń wyniosła 1,1 zdarzenia/100 pacjentolat u uczestników leczonych ryzankizumabem w dawce 180 mg podskórnie i 0,6 zdarzenia/100 pacjentolat u pacjentów leczonych ryzankizumabem w dawce 360 mg podskórnie po leczeniu indukującym ryzankizumabem w porównaniu z 2,3 zdarzenia/100 pacjentolat u pacjentów przyjmujących placebo po leczeniu indukującym ryzankizumabem (patrz punkt 4.4).
Immunogenność
U pacjentów z chorobą Leśniowskiego-Crohna leczonych ryzankizumabem w zalecanych dawkach podawanych dożylnie i podskórnie odpowiednio w ramach leczenia indukującego i podtrzymującego przez okres maksymalnie 64 tygodni w badaniach klinicznych dotyczących ChLC występujące w trakcie leczenia przeciwciała przeciwko lekowi i przeciwciała neutralizujące wykryto u odpowiednio 3,4% (2/58) i 0% (0/58) ocenionych pacjentów.
U pacjentów z wrzodziejącym zapaleniem jelita grubego leczonych ryzankizumabem w zalecanych dawkach podawanych dożylnie i podskórnie odpowiednio w ramach leczenia indukującego i podtrzymującego (180 mg lub 360 mg) przez okres maksymalnie 64 tygodni w badaniach klinicznych dotyczących wrzodziejącego zapalenia jelita grubego, występujące w trakcie leczenia przeciwciała przeciwko lekowi i przeciwciała neutralizujące wykryto u odpowiednio 8,9% (8/90) i 6,7% (6/90) ocenionych pacjentów dla dawki 180 mg podskórnie i u 4,4% (4/91) i 2,2% (2/91) dla dawki 360 mg podskórnie.
Obecność przeciwciał przeciw ryzankizumabowi, w tym przeciwciał neutralizujących, nie wiązała się ze zmianami w odpowiedzi klinicznej czy bezpieczeństwie stosowania.
Pacjenci w podeszłym wieku
Dane o stosowaniu u osób w wieku ≥ 65 lat są ograniczone.
Zgłaszanie podejrzewanych działań niepożądanych
Po dopuszczeniu produktu leczniczego do obrotu istotne jest zgłaszanie podejrzewanych działań niepożądanych. Umożliwia to nieprzerwane monitorowanie stosunku korzyści do ryzyka stosowania produktu leczniczego. Osoby należące do fachowego personelu medycznego powinny zgłaszać wszelkie podejrzewane działania niepożądane za pośrednictwem krajowego systemu zgłaszania wymienionego w załączniku V.
4.9 Przedawkowanie
W przypadku przedawkowania zaleca się monitorowanie pacjenta, aby stwierdzić, czy nie występują jakiekolwiek objawy przedmiotowe lub podmiotowe działań niepożądanych, oraz natychmiastowe wdrożenie właściwego leczenia objawowego.
- 5. WŁAŚCIWOŚCI FARMAKOLOGICZNE
5.1 Właściwości farmakodynamiczne
Grupa farmakoterapeutyczna: leki immunosupresyjne, inhibitory interleukin, kod ATC: L04AC18
Mechanizm działania
Ryzankizumab jest humanizowanym przeciwciałem monoklonalnym należącym do podklasy 1 immunoglobuliny typu G (IgG1), które z wysokim powinowactwem selektywnie wiąże się z podjednostką p19 ludzkiej cytokiny interleukiny 23 (IL-23) bez wiązania się z IL-12 i hamuje jej interakcję z kompleksem receptora dla IL-23. IL-23 jest cytokiną zaangażowaną w odpowiedź zapalną i immunologiczną. Blokując wiązanie IL-23 z jej receptorem, ryzankizumab hamuje zależną od IL-23 sygnalizację międzykomórkową i uwalnianie cytokin prozapalnych.
Działanie farmakodynamiczne
W badaniu osób z łuszczycą, ekspresja genów związanych z osią IL-23/IL-17 zmniejszyła się w skórze po podaniu pojedynczych dawek ryzankizumabu. Obserwowano również zmniejszenie grubości naskórka, nacieku zapalnego i ekspresji markerów łuszczycy w zmianach łuszczycowych.
W badaniu fazy II z udziałem osób z chorobą Leśniowskiego-Crohna ekspresja genów związanych z osią IL-23/Th17 zmniejszyła się w tkankach jelita po podaniu wielokrotnych dawek ryzankizumabu. Zaobserwowano również obniżenie stężenia kalprotektyny w kale (ang. faecal calprotectin, FCP), stężenia białka C-reaktywnego (ang. C reactive protein, CRP) w surowicy oraz stężenia IL-22 po podaniu dawek wielokrotnych w badaniach fazy III dotyczących leczenia indukującego u pacjentów z chorobą Leśniowskiego-Crohna. Obniżenie stężeń FCP, CRP i IL-22 w surowicy zostało utrzymane do tygodnia 52. badania leczenia podtrzymującego.
Skuteczność kliniczna i bezpieczeństwo stosowania
Choroba Leśniowskiego-Crohna
Skuteczność i bezpieczeństwo stosowania ryzankizumabu oceniono u 1419 pacjentów z czynną chorobą Leśniowskiego-Crohna o nasileniu od umiarkowanego do ciężkiego w trzech wieloośrodkowych, randomizowanych badaniach klinicznych prowadzonych z zastosowaniem metody podwójnie ślepej próby oraz placebo w grupie kontrolnej. Uczestnicy włączeni do badania byli w wieku 16 lat i starszym, mieli wskaźnik aktywności choroby Leśniowskiego-Crohna (ang. Crohn’s Disease Activity Index, CDAI) w zakresie 220–450, średnią liczbę stolców (ang. stool frequency, SF) w ciągu doby ≥ 4 i (lub) średni wynik oceny bólu w jamie brzusznej (ang. abdominal pain score, APS) w ciągu doby na poziomie ≥ 2 oraz wynik prostej ocen endoskopowej choroby Leśniowskiego-Crohna (ang. Simple Endoscopic Score for CD, SES-CD) wynoszący ≥ 6 lub ≥ 4 w przypadku choroby ograniczonej do jelita krętego, z wykluczeniem komponenty zwężenia i z potwierdzeniem przez osobę oceniającą na szczeblu centralnym.
Przeprowadzono dwa trwające 12 tygodni badania dotyczące dożylnego leczenia indukującego (ADVANCE i MOTIVATE), które obejmowały fazę przedłużenia badania o 12 tygodni dla uczestników, którzy nie uzyskali odpowiedzi klinicznej SF/APS (obniżenie o ≥ 30% SF i (lub) obniżenie o ≥ 30% APS lub spełnienie obu tych kryteriów i brak pogorszenia w stosunku do punktu początkowego badania). Po badaniach ADVANCE i MOTIVATE przeprowadzono trwające 52 tygodnie randomizowane badanie dotyczące odstawienia leku w przypadku podskórnego leczenia podtrzymującego (FORTIFY), w którym włączono uczestników z odpowiedzią kliniczną SF/APS na dożylne leczenie indukujące, co odpowiadało, co najmniej 64 tygodniom leczenia.
ADVANCE i MOTIVATE
W badaniach ADVANCE i MOTIVATE uczestników losowo przydzielono do grupy otrzymującej ryzankizumab w dawce 600 mg (zalecana dawka), ryzankizumab w dawce 1200 mg lub placebo w tygodniu 0., 4. i 8.
W badaniu ADVANCE u 58% (491/850) uczestników stwierdzono niepowodzenie lub nietolerancję leczenia jednym lub kilkoma terapiami biologicznymi (wcześniejsze niepowodzenie leczenia biologicznego), a u 42% (359/850) doszło do niepowodzenia lub nietolerancji leczenia konwencjonalnego, ale nie biologicznego (bez wcześniejszego niepowodzenia leczenia biologicznego). Wśród uczestników badania ADVANCE, u których nie doszło do niepowodzenia wcześniejszego leczenia biologicznego, 87% (314/359) pacjentów nie było leczonych w przeszłości lekami biologicznymi, a 13% otrzymywało wcześniej leki biologiczne, ale nie wykazano w ich przypadku niepowodzenia terapii ani braku tolerancji. U wszystkich pacjentów w badaniu MOTIVATE doszło w przeszłości do niepowodzenia leczenia biologicznego.
W obu badaniach większy odsetek uczestników leczonych ryzankizumabem osiągnął równorzędne pierwszorzędowe punkty końcowe w postaci remisji klinicznej w tygodniu 12. oraz odpowiedzi endoskopowej w tygodniu 12. w porównaniu z pacjentami otrzymującymi placebo. Zwiększona odpowiedź kliniczna SF/APS i remisja kliniczna były znaczące już w tygodniu 4. u uczestników leczonych ryzankizumabem i utrzymywały się do 12. tygodnia włącznie (Tabela 2).
Tabela 2. Wyniki skuteczności w badaniach ADVANCE i MOTIVATE
| ADVANCE | MOTIVATE | |||||
Placebo dożylnie (N=175) % | Ryzankizumab 600 mg dożylnie (N=336) % | Różnica pomiędzy metodami leczeniad (95% CI) | Placebo dożylnie (N=187) % | Ryzankizumab 600 mg dożylnie (N=191) % | Różnica pomiędzy metodami leczeniad (95% CI) | |
| Równorzędne pierwszorzędowe punkty końcowe | ||||||
Remisja kliniczna w tygodniu 12.e | 22% | 43% | 22% [14%, 30%]a | 19% | 35% | 15% [6%, 24%]b |
| Odpowiedź endoskopowa w tygodniu 12.f | 12% | 40% | 28% [21%, 35%]a | 11% | 29% | 18% [10%, 25%]a |
| Dodatkowe punkty końcowe | ||||||
Zwiększona odpowiedź kliniczna SF/APS w tygodniu 4.g | 31% | 46% | 15% [6%, 23%]b | 32% | 45% | 14% [4%, 23%]c |
Zwiększona odpowiedź kliniczna SF/APS w tygodniu 12.g | 42% | 63% | 21% [12%, 30%]a | 39% | 62% | 23% [13%, 33%]a |
| CDAI <150 w tygodniu 4. | 10% | 18% | 8% [1%, 14%]c | 11% | 21% | 10% [2%, 17%]c |
| CDAI <150 w tygodniu 12. | 25% | 45% | 21% [12%, 29%]a | 20% | 42% | 22% [13%, 31%]a |
Wygojenie błony śluzowej w tygodniu 12.h | (N=173) 8% | (N=336) 21% | 14% [8%, 19%]a | (N=186) 4% | (N=190) 14% | 9% [4%, 15%]b |
Remisja endoskopowa w tygodniu 12.i | 9% | 24% | 15% [9%, 21%]a | 4% | 19% | 15% [9%, 21%]a |
a Istotność statystyczna kontrolowana na wielokrotność, porównanie ryzankizumab vs placebo (p < 0,001). b Istotność statystyczna kontrolowana na wielokrotność, porównanie ryzankizumab vs placebo (p ≤ 0,01). c nominalna wartość p ≤ 0,05, porównanie ryzankizumab vs placebo. d Skorygowana różnica między metodami leczenia. e Remisja kliniczna na podstawie SF/APS: średnia dobowa SF ≤ 2,8 i nie gorsza niż w punkcie początkowym oraz średni dobowy wskaźnik AP ≤ 1 i nie gorszy niż w punkcie początkowym. f Odpowiedź endoskopowa: obniżenie wyniku oceny SES-CD o ponad 50% względem punktu początkowego lub obniżenie o co najmniej 2 punkty u uczestników z wynikiem oceny wynoszącym 4 w punkcie początkowym i chorobą ograniczoną do jelita krętego. g Zwiększona odpowiedź kliniczna SF/APS: obniżenie o ≥ 60% średniej dobowej SF i (lub) obniżenie o ≥ 35% średniego dobowego wskaźnika AP bądź spełnienie obu tych kryteriów i wartości nie gorsze niż w punkcie początkowym i (lub) remisja kliniczna. h Wygojenie błony śluzowej: wynik oceny cząstkowej w skali SES-CD dotyczącej owrzodzenia powierzchni wynoszący 0 u uczestników z wynikiem oceny cząstkowej ≥ 1 w punkcie początkowym. | ||||||
i Remisja endoskopowa: wynik oceny w skali SES-CD ≤ 4 i obniżenie o co najmniej 2 punkty względem punktu początkowego, a także brak wyniku oceny cząstkowej przekraczającego 1 dla którejkolwiek z poszczególnych zmiennych.
W tygodniu 12. u wyższego odsetka uczestników leczonych ryzankizumabem uzyskano obniżenie wskaźnika CDAI o co najmniej 100 punktów względem punktu początkowego w porównaniu z pacjentami otrzymującymi placebo (ADVANCE: ryzankizumab = 60%, placebo = 37%, p < 0,001; MOTIVATE: ryzankizumab = 60%, placebo = 30%, p < 0,001).
W tygodniu 12. u wyższego odsetka uczestników leczonych ryzankizumabem uzyskano zwiększoną odpowiedź kliniczną SF/APS oraz odpowiedź endoskopową w tygodniu 12. w porównaniu z pacjentami otrzymującymi placebo (ADVANCE: ryzankizumab = 31%, placebo = 8%, p < 0,001; MOTIVATE: ryzankizumab = 21%, placebo = 7%, p < 0,001).
Wyniki dla równorzędnych pierwszorzędowych punktów końcowych dla podgrup (bez uwzględnienia wielokrotności) uczestników z wcześniejszym niepowodzeniem leczenia biologicznego i bez niego, przedstawiono w Tabeli 3.
Tabela 3. Wyniki skuteczności w tygodniu 12. w podgrupach uczestników z wcześniejszym niepowodzeniem leczenia biologicznego i uczestników bez wcześniejszego niepowodzenia leczenia biologicznego w badaniu ADVANCE
| ADVANCE | |||
| Placebo dożylnie | Ryzankizumab 600 mg | Różnica pomiędzy metodami leczenia (95% CI) | |
| Remisja kliniczna na podstawie wyniku oceny SF/AP | |||
Wcześniejsze niepowodzenie leczenia biologicznego | 23% (N=97) | 41% (N=195) | 18% [7%, 29%] |
| Bez wcześniejszego niepowodzenia leczenia biologicznego | 21% (N=78) | 48% (N=141) | 27% [15%, 39%] |
| Odpowiedź endoskopowa | |||
Wcześniejsze niepowodzenie leczenia biologicznego | 11% (N=97) | 33% (N=195) | 21% [12%, 31%] |
| Bez wcześniejszego niepowodzenia leczenia biologicznego | 13% (N=78) | 50% (N=141) | 38% [27%, 49%] |
W badaniu ADVANCE wyższy odsetek uczestników leczonych ryzankizumabem z lub bez wcześniejszego niepowodzenia leczenia biologicznego osiągnął wskaźnik CDAI < 150 w porównaniu z pacjentami otrzymującymi placebo (z wcześniejszym niepowodzeniem leczenia biologicznego: ryzankizumab = 42%, placebo = 26%; bez niepowodzenia leczenia biologicznego : ryzankizumab = 49%, placebo = 23%).
Hospitalizacje związane z ChLC
Częstość przypadków hospitalizacji związanej z ChLC do tygodnia 12. była niższa u pacjentów leczonych ryzankizumabem w porównaniu z uczestnikami otrzymującymi placebo (ADVANCE: ryzankizumab = 3%, placebo = 12%, p < 0,001; MOTIVATE: ryzankizumab = 3%, placebo = 11%, p ≤ 0,01).
FORTIFY
W badaniu leczenia podtrzymującego FORTIFY oceniono 462 uczestników, którzy uzyskali odpowiedź kliniczną SF/APS na trwające 12 tygodni leczenie indukujące ryzankizumabem podawanym dożylnie w badaniach ADVANCE i MOTIVATE. Uczestników losowo przydzielono do grupy kontynuującej leczenie podtrzymujące ryzankizumabem w dawce 360 mg podskórnie (zalecana dawka) lub ryzankizumabem w dawce 180 mg podskórnie co 8 tygodni bądź przerywającej leczenie indukujące ryzankizumabem i otrzymującej placebo podskórnie co 8 tygodni przez maksymalnie 52 tygodnie.
Równorzędnymi pierwszorzędowymi punktami końcowymi były remisja kliniczna w tygodniu 52. i odpowiedź endoskopowa w tygodniu 52. Oceniono również równorzędne pierwszorzędowe punkty końcowe u uczestników z lub bez wcześniejszego niepowodzenia leczenia biologicznego (patrz Tabela 4).
Tabela 4. Wyniki skuteczności w tygodniu 52. badania FORTIFY (64 tygodnie od rozpoczęcia leczenia indukującego)
| FORTIFY | |||
Leczenie indukujące ryzankizumabem podawanym dożylnie/placebo podskórnief (N=164) % | Leczenie indukujące ryzankizumabem podawanym dożylnie/ryzankizumab 360 mg podskórnie (N=141) % | Różnica pomiędzy metodami leczenia (95% CI) | |
| Równorzędne pierwszorzędowe punkty końcowe | |||
| Remisja kliniczna | 40% | 52% | 15% [5%, 25%]a,g |
Wcześniejsze niepowodzenie leczenia biologicznego | 34% (N=123) | 48% (N=102) | 14% [1%, 27%] |
| Bez wcześniejszego niepowodzenia leczenia biologicznego | 56% (N=41) | 62% (N=39) | 5% [-16%, 27%] |
| Odpowiedź endoskopowa | 22% | 47% | 28% [19%, 37%]b,g |
Wcześniejsze niepowodzenie leczenia biologicznego | 20% (N=123) | 44% (N=102) | 23% [11%, 35%] |
| Bez wcześniejszego niepowodzenia leczenia biologicznego | 27% (N=41) | 54% (N=39) | 27% [6%, 48%] |
| Dodatkowe punkty końcowe | |||
| Zwiększona odpowiedź kliniczna SF/APS | 49% | 59% | 13% [2%, 23%]e,g |
| Utrzymanie remisji klinicznejh | (N=91) 51% | (N=72) 69% | 21% [6%, 35%]d,g |
| Remisja endoskopowa | 13% | 39% | 28% [20%, 37%]c,g |
| Wygojenie błony śluzowej | (N=162) 10% | (N=141) 31% | 22% [14%, 30%]c,g |
a Istotność statystyczna kontrolowana na wielokrotność, porównanie ryzankizumab vs placebo (p < 0,01). b Istotność statystyczna kontrolowana na wielokrotność, porównanie ryzankizumab vs placebo (p < 0,001). | |||
| FORTIFY | |||
Leczenie indukujące ryzankizumabem podawanym dożylnie/placebo podskórnief (N=164) % | Leczenie indukujące ryzankizumabem podawanym dożylnie/ryzankizumab 360 mg podskórnie (N=141) % | Różnica pomiędzy metodami leczenia (95% CI) | |
c Nominalna wartość p < 0,001, porównanie ryzankizumab vs placebo bez ogólnej kontroli błędu typu I. d Nominalna wartość p ≤ 0,01, porównanie ryzankizumab vs placebo bez ogólnej kontroli błędu typu I. e Nominalna wartość p ≤ 0,05, porównanie ryzankizumab vs placebo bez ogólnej kontroli błędu typu I. f Grupa, w której stosowano wyłącznie leczenie indukujące, obejmowała uczestników, którzy uzyskali odpowiedź kliniczną na leczenie indukujące ryzankizumabem i którzy zostali losowo przydzieleni do grupy otrzymującej placebo w badaniu leczenia podtrzymującego (FORTIFY). g Skorygowana różnica między metodami leczenia. h Utrzymanie remisji klinicznej: remisja kliniczna w tygodniu 52. u uczestników, którzy byli w remisji klinicznej w tygodniu 0. | |||
Głęboką remisję (remisję kliniczną i remisję endoskopową) w tygodniu 52. zaobserwowano u większej liczby uczestników leczonych w schemacie ryzankizumab dożylnie/ryzankizumab podskórnie w porównaniu z uczestnikami, którzy otrzymywali ryzankizumab dożylnie/placebo podskórnie (odpowiednio 28% vs 10%, nominalna wartość p < 0,001).
W tygodniu 52. u wyższego odsetka uczestników leczonych ryzankizumabem dożylnie/ryzankizumabem podskórnie uzyskano wskaźnik CDAI < 150 w porównaniu z uczestnikami, którzy otrzymywali ryzankizumab dożylnie/placebo podskórnie (odpowiednio 52% vs 41%, nominalna wartość p ≤ 0,01). U wyższego odsetka uczestników leczonych ryzankizumabem dożylnie/ryzankizumabem podskórnie uzyskano obniżenie o co najmniej 100 punktów wskaźnika CDAI względem punktu początkowego w porównaniu z pacjentami, którzy otrzymywali ryzankizumab dożylnie/placebo podskórnie (odpowiednio 62% vs 48%, nominalna wartość p ≤ 0,01).
U 91 uczestników, u których nie wykazano odpowiedzi klinicznej SF/APS po 12 tygodniach leczenia indukującego z użyciem ryzankizumabu w badaniach ADVANCE i MOTIVATE, zastosowano podawaną podskórnie dawkę 360 mg ryzankizumabu w tygodniu 12. i 20. Spośród tych uczestników 64% (58/91) uzyskało odpowiedź kliniczną SF/APS w tygodniu 24.; 33 uczestników, którzy uzyskali odpowiedź kliniczną SF/APS, włączono do udziału w badaniu FORTIFY i kontynuowano u nich podawanie ryzankizumabu w dawce 360 mg podskórnie co 8 tygodni przez maksymalnie 52 tygodnie. Wśród tych uczestników 55% (18/33) pacjentów uzyskało remisję kliniczną, a 45% (15/33) osiągnęło odpowiedź endoskopową w tygodniu 52.
W trakcie badania FORTIFY 30 uczestników utraciło odpowiedź na leczenie ryzankizumabem w dawce 360 mg podskórnie i otrzymało leczenie doraźne ryzankizumabem (pojedyncza dawka dożylna 1200 mg, a następnie 360 mg podskórnie co 8 tygodni). Spośród tych uczestników 57% (17/30) uzyskało odpowiedź kliniczną SF/APS w tygodniu 52. Dodatkowo 20% (6/30) i 34% (10/29) uczestników uzyskało odpowiednio remisję kliniczną i odpowiedź endoskopową w tygodniu 52.
Wyniki związane ze stanem zdrowia i jakością życia
Jakość życia związaną ze stanem zdrowia oceniono z wykorzystaniem kwestionariusza dotyczącego nieswoistego zapalenia jelit (ang. Inflammatory Bowel Disease Questionnaire, IBDQ) i skróconego kwestionariusza oceniającego stan zdrowia (ang. 36-Item Short Form Health Survey, SF-36). Poprawę uczucia zmęczenia oceniono z wykorzystaniem skali dotyczącej funkcjonowania podczas leczenia chorób przewlekłych (ang. Functional Assessment of Chronic Illness Therapy-Fatigue, FACIT-
Fatigue). Wydajność pracy oceniano za pomocą kwestionariusza pogorszenia wydajności pracy i wykonywania codziennych czynności w ChLC (ang. Work Productivity and Activity Impairment CD, WPAI-CD).
W tygodniu 12. w badaniach ADVANCE i MOTIVATE u uczestników leczonych ryzankizumabem stwierdzono istotną klinicznie poprawę względem punktu początkowego łącznego wyniku oceny w kwestionariuszu IBDQ, wyników oceny we wszystkich domenach kwestionariusza IBDQ (objawy ze strony jelit, funkcjonowanie ogólne, funkcjonowanie emocjonalne i funkcjonowanie społeczne), wyniku oceny komponenty dotyczącej zdrowia fizycznego i psychicznego w kwestionariuszu SF-36, skali FACIT-Fatigue i WPAI-CD w porównaniu z pacjentami otrzymującymi placebo. Dla WPAI-CD istotnie większe zmniejszenie negatywnego wpływu na pracę, ogólnego upośledzenia pracy i upośledzenia aktywności stwierdzono w badaniu ADVANCE, natomiast w badaniu MOTIVATE wykazano większe zmniejszenie negatywnego wpływu na aktywność. Ta poprawa została utrzymana u uczestników leczonych ryzankizumabem dożylnie/ryzankizumabem podskórnie do tygodnia 52. w badaniu FORTIFY.
Dzieci i młodzież
Europejska Agencja Leków wstrzymała obowiązek dołączania wyników badań produktu leczniczego Skyrizi w jednej lub kilku podgrupach populacji dzieci i młodzieży w leczeniu choroby Leśniowskiego-Crohna i wrzodziejącego zapalenia jelita grubego (stosowanie u dzieci i młodzieży, patrz punkt 4.2).
5.2 Właściwości farmakokinetyczne
Farmakokinetyka ryzankizumabu była podobna w przypadku łuszczycy plackowatej i łuszczycowego zapalenia stawów oraz w chorobie Leśniowskiego-Crohna i wrzodziejącym zapaleniu jelita grubego.
Wchłanianie
Ryzankizumab wykazał liniową farmakokinetykę z proporcjonalnym do dawki zwiększeniem ekspozycji w zakresach wielkości dawki 18 mg do 360 mg i 0,25 mg/kg mc. do 1 mg/kg mc. po podaniu podskórnym oraz 200 mg do 1800 mg i 0,01 mg/kg mc. do 5 mg/kg mc. po podaniu dożylnym.
Po wstrzyknięciu podskórnym ryzankizumab osiągał maksymalne stężenie w osoczu między 3.–
- 14. dniem, a oszacowana bezwzględna biodostępność wynosiła 74–89%. Po podaniu dawki 150 mg w tygodniu 0. i w tygodniu 4., a następnie co 12 tygodni oszacowane maksymalne i minimalne stężenia w osoczu w stanie stacjonarnym wynosiły odpowiednio 12 μg/ml i 2 μg/ml.
U uczestników z chorobą Leśniowskiego-Crohna leczonych dawką indukującą 600 mg podawaną dożylnie w tygodniach 0., 4. i 8., a następnie dawką podtrzymującą 360 mg podawaną podskórnie w tygodniu 12. i później co 8 tygodni oszacowana maksymalna mediana stężenia maksymalnego i minimalnego wyniosła odpowiednio 156 µg/ml i 38,8 µg/ml w okresie leczenia indukującego (tygodnie 8. – 12.), a oszacowana mediana stężenia maksymalnego i minimalnego w stanie stacjonarnym wynosiła odpowiednio 28,0 µg/ml i 8,13 µg/ml w okresie leczenia podtrzymującego (tygodnie 40. – 48.).
U pacjentów z wrzodziejącym zapaleniem jelita grubego leczonych dawką indukującą 1200 mg podawaną dożylnie w tygodniach 0., 4. i 8., a następnie dawką podtrzymującą 180 mg lub 360 mg podawaną podskórnie w tygodniu 12. i później co 8 tygodni, oszacowana maksymalna mediana stężenia maksymalnego i minimalnego wynosiła odpowiednio 350 i 87,7 µg/ml w okresie leczenia indukującego (tygodnie 8. – 12.), a oszacowana mediana stężenia maksymalnego i minimalnego w stanie stacjonarnym wynosiła odpowiednio 19,6 i 4,64 µg/ml dla dawki 180 mg podskórnie i 39,2 i 9,29 µg/ml dla dawki 360 mg podskórnie w okresie leczenia podtrzymującego (tygodnie 40.–48.).
Dystrybucja
W badaniach III fazy u pacjentów z łuszczycą średnia (±odchylenie standardowe) objętość dystrybucji w stanie stacjonarnym (VSS) ryzankizumabu wynosiła 11,4 (±2,7) l, co wskazuje, że dystrybucja ryzankizumabu jest przede wszystkim ograniczona do przestrzeni naczyniowej i śródmiąższowej. U typowego, ważącego 70 kg pacjenta z chorobą Leśniowskiego-Crohna Vss wyniosła 7,68 l.
Metabolizm
Stosowane w lecznictwie przeciwciała monoklonalne IgG są zwykle rozkładane do mniejszych peptydów i aminokwasów za pośrednictwem szlaków katabolicznych, w taki sam sposób jak endogenne immunoglobuliny typu G (IgG). Nie oczekuje się, aby ryzankizumab był metabolizowany przez enzymy cytochromu P450.
Eliminacja
W badaniach III fazy u pacjentów z łuszczycą średni (±odchylenie standardowe) klirens ogólnoustrojowy (CL) ryzankizumabu wynosił 0,3 (±0,1) l/dobę. W badaniach III fazy u pacjentów z łuszczycą średni okres półtrwania ryzankizumabu w końcowej fazie eliminacji wynosił od 28 do 29 dni. U typowego, ważącego 70 kg pacjenta z chorobą Leśniowskiego-Crohna CL wyniósł 0,30 l/dobę, a okres półtrwania w końcowej fazie eliminacji wynosił 21 dni.
Ryzankizumab jest przeciwciałem monoklonalnym IgG1 i dlatego nie oczekuje się, aby był usuwany przez nerki w procesie filtracji kłębuszkowej lub wydalany z moczem jako nienaruszona cząsteczka.
Liniowość lub nieliniowość
Po podaniu podskórnym u zdrowych osób, chorych na łuszczycę, pacjentów z chorobą Leśniowskiego-Crohna lub wrzodziejącym zapaleniem jelita grubego ryzankizumab wykazywał liniową farmakokinetykę z w przybliżeniu proporcjonalnym do dawki zwiększeniem ekspozycji ogólnoustrojowej (Cmax oraz AUC) w ocenianych zakresach wielkości dawki 18 mg do 360 mg lub 0,25 mg/kg mc. do 1 mg/kg mc. podanej podskórnie oraz 200 mg do 1800 mg i 0,01 mg/kg mc. do 5 mg/kg mc. podanej dożylnie.
Interakcje
U pacjentów z łuszczycą plackowatą, chorobą Leśniowskiego-Crohna lub wrzodziejącym zapaleniem jelita grubego przeprowadzono badania interakcji, aby ocenić wpływ wielokrotnego podawania ryzankizumabu na farmakokinetykę substratów markerów aktywności cytochromu P450 (CYP). Ekspozycja na kofeinę (substrat CYP1A2), warfarynę (substrat CYP2C9), omeprazol (substrat CYP2C19), metoprolol (substrat CYP2D6) i midazolam (substrat CYP3A) po leczeniu ryzankizumabem była porównywalna do ekspozycji przed leczeniem ryzankizumabem, co wskazuje na brak klinicznie istotnych interakcji z udziałem tych enzymów.
Analizy farmakokinetyki populacyjnej wykazały, że na ekspozycję na ryzankizumab nie wpływało równoczesne przyjmowanie produktów leczniczych przez niektórych pacjentów z łuszczycą plackowatą podczas badań klinicznych. Podobny brak wpływu równocześnie stosowanych produktów leczniczych zaobserwowano na podstawie analiz farmakokinetyki populacyjnej u pacjentów z chorobą Leśniowskiego-Crohna lub wrzodziejącym zapaleniem jelita grubego.
Specjalne populacje
Dzieci i młodzież
Nie ustalono farmakokinetyki ryzankizumabu u dzieci i młodzieży poniżej 16. roku życia. Spośród 1 574 uczestników z chorobą Leśniowskiego-Crohna narażonych na ryzankizumab 12 było w wieku 16 – 17 lat. Ekspozycja na ryzankizumab u uczestników z chorobą Leśniowskiego-Crohna w wieku 16 – 17 lat była zbliżona do obserwowanej u osób dorosłych. Na podstawie analiz farmakokinetyki populacyjnej nie stwierdzono, aby wiek wywierał jakikolwiek istotny wpływ na ekspozycję na ryzankizumab.
Pacjenci w podeszłym wieku
Spośród 2 234 pacjentów z łuszczycą plackowatą otrzymujących ryzankizumab 243 pacjentów miało 65 lat lub więcej, a 24 pacjentów miało 75 lat lub więcej. Spośród 1 574 pacjentów z chorobą Leśniowskiego-Crohna otrzymujących ryzankizumab 72 pacjentów miało 65 lat lub więcej, a 5 pacjentów miało 75 lat lub więcej. Spośród 1 512 pacjentów z wrzodziejącym zapaleniem jelita grubego narażonych na ryzankizumab 103 pacjentów miało 65 lat lub więcej, a 8 pacjentów miało 75 lat lub więcej. Ogólnie nie stwierdzono różnic w ekspozycji na ryzankizumab między młodszymi i starszymi pacjentami, którzy otrzymali ryzankizumab.
Pacjenci z zaburzeniami czynności nerek lub wątroby
Nie przeprowadzono specjalnych badań w celu oceny wpływu zaburzeń czynności nerek lub wątroby na farmakokinetykę ryzankizumabu. Na podstawie analiz farmakokinetyki populacyjnej można stwierdzić, że stężenie kreatyniny w surowicy, klirens kreatyniny oraz markery czynności wątroby (AlAT/AspAT/bilirubina) nie miały znaczącego wpływu na klirens ryzankizumabu u osób z łuszczycą, chorobą Leśniowskiego-Crohna lub wrzodziejącym zapaleniem jelita grubego.
Jako przeciwciało monoklonalne IgG1 ryzankizumab jest głównie wydalany w wyniku wewnątrzkomórkowych procesów katabolicznych i nie oczekuje się, aby był metabolizowany z udziałem enzymów wątrobowych cytochromu P450 lub wydalany przez nerki.
Masa ciała
Klirens i objętość dystrybucji ryzankizumabu zwiększają się wraz ze zwiększeniem masy ciała, co może prowadzić do zmniejszonej skuteczności u pacjentów z dużą masą ciała (> 130 kg). Jednakże powyższa obserwacja dotyczy ograniczonej liczby pacjentów z łuszczycą plackowatą. Masa ciała nie miała istotnego klinicznie wpływu na ekspozycję na ryzankizumab ani na skuteczność w leczeniu łuszczycowego zapalenia stawów, choroby Leśniowskiego-Crohna lub wrzodziejącego zapalenia jelita grubego. Obecnie nie zaleca się dostosowywania dawki w zależności od masy ciała pacjenta.
Płeć lub rasa
Płeć lub rasa nie wpływały istotnie na klirens ryzankizumabu u dorosłych osób z łuszczycą plackowatą, chorobą Leśniowskiego-Crohna lub wrzodziejącym zapaleniem jelita grubego. W klinicznych badaniach farmakokinetyki u zdrowych ochotników nie zaobserwowano klinicznie znaczących różnic w ekspozycji na ryzankizumab u chińskich i japońskich uczestników badania w porównaniu z uczestnikami rasy kaukaskiej.
5.3 Przedkliniczne dane o bezpieczeństwie
Dane niekliniczne uzyskane w badaniach toksyczności po podaniu wielokrotnym, w tym w badaniach bezpieczeństwa farmakologicznego oraz badaniach zwiększonego toksycznego wpływu na rozwój w okresie płodowym i po urodzeniu przeprowadzonych na małpach cynomolgus, nie ujawniły żadnego szczególnego zagrożenia dla ludzi. Małpom podawano dawki do 50 mg/kg mc./tydzień, co dawało ekspozycję około 10 razy większą niż ekspozycja kliniczna podczas stosowania dawki indukującej
600 mg dożylnie co 4 tygodnie i 39 razy większą niż ekspozycja kliniczna w przypadku dawki podtrzymującej 360 mg podskórnie co 8 tygodni w chorobie Leśniowskiego-Crohna. W przypadku wrzodziejącego zapalenia jelita grubego ekspozycja była 5 razy większa niż ekspozycja kliniczna podczas stosowania dawki indukującej 1200 mg dożylnie co 4 tygodnie i 65 lub 32 razy większa niż ekspozycja kliniczna w przypadku dawki podtrzymującej 180 lub 360 mg podskórnie co 8 tygodni.
Nie badano potencjalnego działania mutagennego lub rakotwórczego ryzankizumabu. W trwającym 26 tygodni badaniu toksyczności przewlekłej na małpach cynomolgus, w którym stosowano dawki do 50 mg/kg mc./tydzień (ekspozycja była około 7 razy większa niż ekspozycja kliniczna po podaniu dawki 600 mg dożylnie co 4 tygodnie w trakcie leczenia indukującego i 28 razy większa niż ekspozycja kliniczna podczas leczenia podtrzymującego z użyciem dawki 360 mg podskórnie co 8 tygodni w chorobie Leśniowskiego-Crohna, a 3 razy większa niż ekspozycja kliniczna po podaniu dawki 1200 mg dożylnie co 4 tygodnie w trakcie leczenia indukującego i 45 lub 23 razy większa niż ekspozycja kliniczna podczas leczenia podtrzymującego z użyciem dawki 180 lub 360 mg podskórnie co 8 tygodni w przypadku wrzodziejącego zapalenia jelita grubego), nie zaobserwowano zmian przednowotworowych lub nowotworowych oraz nie stwierdzono niepożądanych działań immunotoksycznych lub oddziaływania na układ sercowo-naczyniowy.
- 6. DANE FARMACEUTYCZNE
6.1 Wykaz substancji pomocniczych
Disodu bursztynian sześciowodny
Polisorbat 20
Sorbitol
Kwas bursztynowy
Woda do wstrzykiwań
6.2 Niezgodności farmaceutyczne
Nie mieszać tego produktu leczniczego z innymi produktami leczniczymi.
6.3 Okres ważności
2 lata
6.4 Specjalne środki ostrożności podczas przechowywania
Przechowywać w lodówce (2 C – 8°C). Nie zamrażać.
Wkład lub ampułko-strzykawkę (ampułko-strzykawki) można przechowywać poza lodówką (w temperaturze maksymalnie do 25°C) do 24 godzin.
Przechowywać wkład lub ampułko-strzykawkę (ampułko-strzykawki) w opakowaniu zewnętrznym w celu ochrony przed światłem.
6.5 Rodzaj i zawartość opakowania
Ampułko-strzykawka ze szkła z zamocowaną na stałe igłą z nasadką osłaniającą oraz z automatycznym zabezpieczeniem igły.
Produkt leczniczy Skyrizi jest dostępny w opakowaniach zawierających 4 ampułko-strzykawki.
6.6 Specjalne środki ostrożności dotyczące usuwania i przygotowania produktu leczniczego do stosowania
Przed wykonaniem wstrzyknięcia należy wyjąć z lodówki lek w pudełku tekturowym i pozostawić do osiągnięcia temperatury pokojowej, chroniąc przed bezpośrednim światłem słonecznym (odczekać 15 do 30 minut). Nie wyjmować ampułko-strzykawek z pudełka tekturowego.
Przed podaniem należy dokładnie obejrzeć każdą ampułko-strzykawkę. Roztwór może zawierać kilka przezroczystych lub białych cząstek pochodzących z produktu. Produktu leczniczego Skyrizi nie należy stosować, jeśli rozwór jest mętny lub ma zmienioną barwę, lub zawiera duże cząstki. Nie wstrząsać ampułko-strzykawką.
Roztwór do wstrzykiwań w ampułko-strzykawce powinien być bezbarwny do jasnożółtego i przezroczysty do lekko opalizującego.
Ogólne środki ostrożności
Szczegółowe instrukcje użycia leku znajdują się w ulotce dołączonej do opakowania.
Każdy osobisty aplikator do wstrzyknięcia podskórnego z wkładem i ampułko-strzykawka są przeznaczone tylko do jednorazowego użytku.
Wszelkie niewykorzystane resztki produktu leczniczego lub jego odpady należy usunąć zgodnie z lokalnymi przepisami.
- 7. PODMIOT ODPOWIEDZIALNY POSIADAJĄCY POZWOLENIE NA DOPUSZCZENIE DO OBROTU
AbbVie Deutschland GmbH & Co. KG
Knollstrasse
67061 Ludwigshafen
Niemcy
- 8. NUMERY POZWOLEŃ NA DOPUSZCZENIE DO OBROTU
EU/1/19/1361/006
- 9.
DATA WYDANIA PIERWSZEGO POZWOLENIA NA DOPUSZCZENIE DO OBROTU
I DATA PRZEDŁUŻENIA POZWOLENIA
Data wydania pierwszego pozwolenia na dopuszczenie do obrotu: 26 kwietnia 2019 Data ostatniego przedłużenia pozwolenia: 5 stycznia 2024
- 10.
DATA ZATWIERDZENIA LUB CZĘŚCIOWEJ ZMIANY TEKSTU
CHARAKTERYSTYKI PRODUKTU LECZNICZEGO
Szczegółowe informacje o tym produkcie leczniczym są dostępne na stronie internetowej Europejskiej Agencji Leków https://www.ema.europa.eu.
Więcej informacji o leku Skyrizi