


Charakterystyka produktu leczniczego - Ryzneuta
1. NAZWA PRODUKTU LECZNICZEGO
Ryzneuta 20 mg roztwór do wstrzykiwań w ampułko-strzykawce
2. SKŁAD JAKOŚCIOWY I ILOŚCIOWY
Każda ampułkostrzykawka zawiera 20 mg efbemalenograstymu alfa* w 1 ml roztworu do wstrzykiwań. Stężenie wynosi 20 mg/ml.
*Rekombinowane białko fuzyjne Fc ludzkiego czynnika stymulującego wzrost kolonii granulocytów uzyskane z hodowli komórek ssaków.
Nie należy porównywać mocy tego produktu leczniczego z mocą innego białka (pegylowanego lub niepegylowanego) z tej samej klasy terapeutycznej. Więcej informacji można znaleźć w punkcie 5.1.
Substancja pomocnicza o znanym działaniu
Każda ampułkostrzykawka zawiera 50 mg sorbitolu (E420).
Pełny wykaz substancji pomocniczych, patrz punkt 6.1.
3. POSTAĆ FARMACEUTYCZNA
Roztwór do wstrzykiwań w ampułko-strzykawce.
Przezroczysty, bezbarwny roztwór do wstrzykiwań w ampułko-strzykawce
4. SZCZEGÓŁOWE DANE KLINICZNE
4.1 Wskazania do stosowania
Produkt leczniczy Ryzneuta jest przeznaczony do stosowania w celu skrócenia czasu trwania neutropenii i zmniejszenia częstości występowania gorączki neutropenicznej u dorosłych pacjentów leczonych chemioterapią cytotoksyczną z powodu nowotworów złośliwych (z wyjątkiem przewlekłej białaczki szpikowej i zespołów mielodysplastycznych).
4.2 Dawkowanie i sposób podawania
Leczenie produktem Ryzneuta powinno być rozpoczynane i nadzorowane przez lekarzy z doświadczeniem w onkologii i (lub) hematologii.
Dawkowanie
Zaleca się podawanie jednej dawki 20 mg (pojedyncza ampułkostrzykawka) produktu Ryzneuta w każdym cyklu chemioterapii, co najmniej 24 godziny po chemioterapii cytotoksycznej.
Populacje specjalne
Zaburzenia czynności nerek
Nie zaleca się zmiany dawki u pacjentów z zaburzeniami czynności nerek, w tym u pacjentów ze schyłkową niewydolnością nerek.
Dzieci i młodzież
Bezpieczeństwo stosowania i skuteczność produktu leczniczego Ryzneuta u dzieci nie zostały jeszcze ustalone i nie są dostępne żadne dane.
Sposób podawania
Produkt leczniczy Ryzneuta jest przeznaczony do stosowania podskórnego. Jest on dostarczany w ampułkostrzykawce do podawania ręcznego.
Wstrzyknięcia należy wykonywać w udo, brzuch, pośladek lub górną część ramienia.
Instrukcja dotycząca postępowania z produktem leczniczym przed podaniem, patrz punkt 6.6.
4.3 Przeciwwskazania
Nadwrażliwość na substancję czynną lub na którąkolwiek substancję pomocniczą wymienioną w punkcie 6.1.
4.4 Specjalne ostrzeżenia i środki ostrożności dotyczące stosowania
Identyfikowalność
W celu poprawienia identyfikowalności biologicznych produktów leczniczych należy czytelnie zapisać nazwę i numer serii podawanego produktu medycznego.
Wzrost komórek złośliwych
Czynnik stymulujący tworzenie kolonii granulocytów (G-CSF) może pobudzać wzrost komórek szpikowych in vitro i podobne działanie może być obserwowane na niektórych komórkach pozaszpikowych in vitro.
Nie badano bezpieczeństwa stosowania i skuteczności efbemalenograstymu alfa u pacjentów z zespołem mielodysplastycznym, przewlekłą białaczką szpikową lub ostrą białaczką szpikową. Dlatego nie należy go stosować u tych pacjentów.
Nie badano bezpieczeństwa stosowania i skuteczności efbemalenograstymu alfa u pacjentów otrzymujących chemioterapię wysokodawkową. Tego produktu leczniczego nie należy stosować w celu zwiększenia dawki chemioterapii cytotoksycznej poza ustalone schematy dawkowania.
Działania niepożądane dotyczące płuc
Po podaniu G-CSF zgłaszano działania niepożądane dotyczące płuc, w szczególności śródmiąższowe zapalenie płuc. Pacjenci z naciekami płucnymi lub zapaleniem płuc w wywiadzie mogą być narażeni na większe ryzyko (patrz punkt 4.8).
Wystąpienie objawów płucnych, takich jak kaszel, gorączka i duszność w połączeniu z radiologicznymi objawami nacieków płucnych oraz pogorszenie czynności płuc wraz ze zwiększoną liczbą neutrofili mogą być wstępnymi objawami zespołu ostrej niewydolności oddechowej (ARDS). W takich przypadkach efbemalenograstym alfa należy odstawić zgodnie z decyzją lekarza i zastosować odpowiednie leczenie (patrz punkt 4.8).
Kłębuszkowe zapalenie nerek
U pacjentów otrzymujących G-CSF (np. filgrastym i pegfilgrastym) zgłaszano kłębuszkowe zapalenie nerek. Na ogół przypadki kłębuszkowego zapalenia nerek ustępowały po zmniejszeniu dawki lub odstawieniu G-CSF. Zaleca się monitorowanie ogólnego badania moczu.
Zespół przesiąkania włośniczek
Zespół przesiąkania włośniczek był zgłaszany po podaniu G-CSF i objawia się niedociśnieniem, hipoalbuminemią, obrzękiem i hemokoncentracją. Pacjenci, u których wystąpią objawy zespołu przesiąkania włośniczek, powinni być ściśle monitorowani i otrzymywać standardowe leczenie objawowe, które może obejmować konieczność intensywnej opieki medycznej (patrz punkt 4.8).
Powiększenie śledziony i pęknięcie śledziony
Po podaniu efbemalenograstymu alfa zgłaszano ogólnie bezobjawowe przypadki powiększenia śledziony. Po podaniu G-CSF zgłaszano przypadki pęknięcia śledziony, w tym przypadki śmiertelne (patrz punkt 4.8). W związku z tym należy uważnie monitorować wielkość śledziony (np. badanie kliniczne, USG). Rozpoznanie pęknięcia śledziony należy wziąć pod uwagę u pacjentów zgłaszających ból w lewej górnej części brzucha lub ból w okolicy szczytu łopatki.
Małopłytkowość i niedokrwistość
Leczenie samym efbemalenograstymem alfa nie wyklucza małopłytkowości i niedokrwistości, ponieważ chemioterapia mielosupresyjna w pełnej dawce jest prowadzona zgodnie z zaleconym schematem. Zaleca się regularne monitorowanie liczby płytek krwi i hematokrytu. Należy zachować szczególną ostrożność podczas podawania leków chemioterapeutycznych stosowanych w monoterapii lub chemioterapii skojarzonej, o których wiadomo, że mogą powodować ciężką małopłytkowość.
Niedokrwistość sierpowatokrwinkowa
Niedokrwistość sierpowatokrwinkowa z przełomem była związana ze stosowaniem G-CSF u pacjentów z cechami niedokrwistości sierpowatokrwinkowej lub niedokrwistością sierpowatokrwinkową (patrz punkt 4.8). Dlatego lekarze powinni zachować ostrożność, przepisując efbemalenograstym alfa pacjentom z cechami niedokrwistości sierpowatokrwinkowej lub niedokrwistością sierpowatokrwinkową, a parametry kliniczne i wyniki badań laboratoryjnych powinny być odpowiednio i uważnie monitorowane przez lekarza pod kątem możliwego związku tego produktu leczniczego z powiększeniem śledziony i przełomem naczynioruchowym.
Leukocytoza
U pacjentów otrzymujących G-CSF obserwowano liczbę białych krwinek (WBC) wynoszącą 100 × 109/l lub więcej. Nie zgłoszono żadnych zdarzeń niepożądanych bezpośrednio związanych z takim stopniem leukocytozy. Wzrost liczby białych krwinek jest przejściowy, zazwyczaj obserwowany 24 do 48 godzin po podaniu i jest zgodny z farmakodynamicznym działaniem tego produktu leczniczego. W związku z działaniem klinicznym i możliwością wystąpienia leukocytozy, w trakcie leczenia należy regularnie przeprowadzać morfologię krwi. Jeśli liczba leukocytów przekroczy 50 × 109/l po spodziewanym nadirze, produkt leczniczy należy natychmiast odstawić.
Nadwrażliwość
U pacjentów leczonych G-CSF zgłaszano nadwrażliwość, w tym poważne reakcje alergiczne, występujące podczas leczenia początkowego lub późniejszego. Efbemalenograstym alfa należy na stałe odstawić u pacjentów z klinicznie istotną nadwrażliwością. Efbemalenograstymu alfa nie należy podawać pacjentom z nadwrażliwością na efbemalenograstym alfa w wywiadzie. Należy zachować ostrożność w przypadku stosowania efbemalenograstymu alfa u pacjentów z ciężkimi reakcjami alergicznymi na inne produkty G-CSF w wywiadzie, ponieważ nie można wykluczyć ryzyka wystąpienia reakcji krzyżowej. W takich okolicznościach efbemalenograstym alfa powinien być podawany według uznania lekarza z uwzględnieniem odpowiedniej oceny stosunku korzyści do ryzyka. Jeśli wystąpi poważna reakcja alergiczna, należy zastosować odpowiednie leczenie i uważnie obserwować pacjenta przez kilka dni.
Zespół Stevensa-Johnsona
Zespół Stevensa-Johnsona (SJS), który może stanowić zagrożenie dla życia lub prowadzić do zgonu, był rzadko zgłaszany w związku z leczeniem G-CSF. Jeśli u pacjenta wystąpił SJS podczas stosowania efbemalenograstymu alfa, nie wolno ponownie rozpoczynać leczenia efbemalenograstymem alfa u tego pacjenta.
Immunogenność
Podobnie jak w przypadku wszystkich białek terapeutycznych, istnieje możliwość wystąpienia immunogenności. Wskaźnik wytwarzania przeciwciał przeciwko efbemalenograstymowi alfa jest ogólnie niski. Zgodnie z przewidywaniami w przypadku wszystkich leków biologicznych występują przeciwciała wiążące, jednak obecnie nie są one związane z aktywnością neutralizującą.
Zapalenie aorty
Zapalenie aorty zgłaszano po podaniu G-CSF u osób zdrowych i pacjentów z nowotworami. Objawy obejmowały gorączkę, ból brzucha, złe samopoczucie, ból pleców i podwyższone markery stanu zapalnego (np. białko c-reaktywne i liczba białych krwinek). W większości przypadków zapalenie aorty było diagnozowane za pomocą tomografii komputerowej (TK) i na ogół ustępowało po odstawieniu G-CSF (patrz także punkt 4.8).
Zespół mielodysplastyczny i ostra białaczka szpikowa u pacjentów z rakiem piersi i płuc
Zespół mielodysplastyczny (MDS) i ostrą białaczkę szpikową (AML) obserwowano po zastosowaniu niektórych G-CSF (np. pegfilgrastymu) w skojarzeniu z chemioterapią i (lub) radioterapią u pacjentów z rakiem piersi i płuc (patrz punkt 4.8). Pacjenci z rakiem piersi i płuc powinni być monitorowani pod kątem oznak i objawów MDS/AML.
Inne ostrzeżenia
Bezpieczeństwo stosowania i skuteczność produktu leczniczego Ryzneuta w mobilizacji komórek progenitorowych krwi u pacjentów lub zdrowych dawców nie zostały odpowiednio zbadane.
Zwiększona aktywność hematopoetyczna szpiku kostnego w odpowiedzi na terapię czynnikami wzrostu była związana z przejściowymi dodatnimi wynikami badań obrazowych kości. Należy wziąć to pod uwagę podczas interpretacji wyników obrazowania kości.
Sorbitol
Ten produkt leczniczy zawiera 50 mg sorbitolu w każdej ampułkostrzykawce. Należy wziąć pod uwagę wpływ jednocześnie podawanych produktów zawierających sorbitol (lub fruktozę) oraz spożycie sorbitolu (lub fruktozy) w diecie.
Sód
Ten produkt leczniczy zawiera mniej niż 1 mmol sodu (23 mg) na dawkę 20 mg, czyli jest zasadniczo „wolny od sodu”.
Guma naturalna - lateks
Nasadka igły ampułkostrzykawki zawiera suchą gumę naturalną (lateks), który może powodować reakcje alergiczne.
4.5 Interakcje z innymi produktami leczniczymi i inne rodzaje interakcji
Ze względu na potencjalną wrażliwość szybko dzielących się komórek szpikowych na chemioterapię cytotoksyczną, efbemalenograstym alfa należy podawać co najmniej 24 godziny po podaniu chemioterapii cytotoksycznej i co najmniej 14 dni przed podaniem kolejnej dawki chemioterapii. Wykazano, że jednoczesne stosowanie produktu leczniczego Ryzneuta z chemioterapią (tj. podawanie w tym samym dniu) nasila mielosupresję.
Możliwe interakcje z innymi hematopoetycznymi czynnikami wzrostu i cytokinami nie zostały szczegółowo zbadane w ramach badań klinicznych.
Potencjalne interakcje z litem, który również promuje uwalnianie neutrofili, nie zostały szczegółowo zbadane. Nie ma dowodów na to, że taka interakcja byłaby szkodliwa.
Nie oceniano bezpieczeństwa stosowania i skuteczności produktu leczniczego Ryzneuta u pacjentów otrzymujących chemioterapię związaną z opóźnioną mielosupresją, np. nitrozomoczniki.
4.6 Wpływ na płodność, ciążę i laktację
Ciąża
Brak danych dotyczących stosowania efbemalenograstymu alfa u kobiet w ciąży. Chociaż badania na zwierzętach nie wykazały szkodliwego wpływu na reprodukcję (patrz punkt 5.3), produkt Ryzneuta nie jest zalecany do stosowania w okresie ciąży i u kobiet w wieku rozrodczym niestosujących skutecznej metody antykoncepcji.
Karmienie piersią
Brak wystarczających danych dotyczących przenikania efbemalenograstymu alfa do mleka ludzkiego; nie można wykluczyć zagrożenia dla noworodków i niemowląt. Należy podjąć decyzję czy przerwać karmienie piersią czy przerwać lub wstrzymać podawanie produktu Ryzneuta biorąc pod uwagę korzyści z karmienia piersią dla dziecka i korzyści z leczenia dla matki.
Płodność
Efbemalenograstym alfa nie wpływał na zdolności reprodukcyjne ani płodność u samców i samic szczurów przy skumulowanych dawkach tygodniowych około 2,2 razy większych niż zalecana dawka dla ludzi (w oparciu o powierzchnię ciała) (patrz punkt 5.3).
4.7 Wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn
Ryzneuta nie ma wpływu lub wywiera nieistotny wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn.
4.8 Działania niepożądane
Podsumowanie profilu bezpieczeństwa
Najczęściej zgłaszanym działaniem niepożądanym był ból kości (bardzo często [≥ 1/10]). Ból pleców, bóle stawów i bóle kończyn były zgłaszane często (≥ 1/100 do < 1/10). Ból mięśniowo-szkieletowy miał na ogół nasilenie łagodne do umiarkowanego, był przemijający i u większości pacjentów można go było złagodzić za pomocą standardowych leków przeciwbólowych.
Poważny obrzęk naczynioruchowy wystąpił podczas późniejszego leczenia efbemalenograstymem alfa (niezbyt często [ ≥ 1/1 000 do < 1/100]).
Powiększenie śledziony, na ogół bezobjawowe, jest rzadkie. Po podaniu G-CSF zgłaszano przypadki pęknięcia śledziony, w tym przypadki śmiertelne (patrz punkt 4.4).
Podczas leczenia efbemalenograstymem alfa występowały niezbyt częste działania niepożądane dotyczące płuc, takie jak obrzęk płuc. Po podaniu G-CSF zgłaszano inne działania niepożądane dotyczące płuc, w tym śródmiąższowe zapalenie płuc, nacieki płucne i zwłóknienie płuc. Po podaniu G-CSF zgłaszano przypadki niewydolności oddechowej lub ARDS, które mogą być śmiertelne (patrz punkt 4.4).
Pojedyncze przypadki przełomu niedokrwistości sierpowatokrwinkowej były związane ze stosowaniem G-CSF u pacjentów z cechami niedokrwistości sierpowatokrwinkowej lub niedokrwistością sierpowatokrwinkową (patrz punkt 4.4).
Zespół przesiąkania włośniczek, który może zagrażać życiu w przypadku opóźnienia leczenia, zgłaszano u pacjentów z nowotworami poddawanych chemioterapii po podaniu G-CSF; patrz punkt 4.4 i punkt „Opis wybranych działań niepożądanych” poniżej.
Tabelaryczne zestawienie działań niepożądanych
Bezpieczeństwo stosowania efbemalenograstymu alfa zostało ocenione na podstawie wyników badań klinicznych. Działania niepożądane podzielono na grupy zgodnie z klasyfikacją układów i narządów MedDRA (SOC) oraz na grupy pod względem częstości ich występowania, stosując następującą konwencję: bardzo często (≥ 1/10), często (≥ 1/100 do < 1/10), niezbyt często (≥ 1/1 000 do < 1/100), rzadko (≥ 1/10 000 do < 1/1 000), bardzo rzadko (< 1/10 000), częstość nieznana (nie może być oszacowana na podstawie dostępnych danych). W ramach każdej grupy częstości działania niepożądane są przedstawione w kolejności według stopnia ich nasilenia, zaczynając od najniższego. Tabela 1. Lista działań niepożądanych
MedDRA klasyfikacja układów i narządów | Działania niepożądane | ||
| Bardzo często (≥ 1/10) | Często (≥ 1/100 to < 1/10) | Niezbyt często (≥ 1/1 000 to < 1/100) | |
| Zakażenia i zarażenia pasożytnicze | Zakażenie opryszczką2 | ||
| Zaburzenia krwi i układu chłonnego | Leukopenia, neutropenia, Trombocytopenia, Niedokrwistość, Powiększenie śledziony | ||
| Zaburzenia metabolizmu i odżywiania | Hiperglikemia, zmniejszony apetyt | ||
| Zaburzenia układu nerwowego | Ból głowy1 | Zawroty głowy, zaburzenia smaku2, spastyczność mięśni, neuropatia obwodowa2, senność | |
| Zaburzenia oka | Zwiększone łzawienie | ||
| Zaburzenia ucha i błędnika | Zawroty głowy1 | ||
| Zaburzenia serca | Tachykardia, kołatanie serca | ||
| Zaburzenia naczyniowe | Zapalenie naczyń, uderzenia gorąca | ||
Zaburzenia układu oddechowego, klatki piersiowej i śródpiersia | Obrzęk płuc, Krwawienie z nosa, ból jamy ustno-gardłowej, kaszel, duszność, suchość nosa | ||
| Zaburzenia żołądka i jelit | Nudności1, biegunka1, wymioty1 | Zapalenie jamy ustnej, suchość w jamie ustnej, niestrawność, ból brzucha, zaburzenia połykania | |
| Zaburzenia skóry i tkanki podskórnej | Łysienie, pokrzywka1, alergiczne zapalenie skóry, wysypka, zapalenie skóry, rumień, toksyczna wysypka skórna, wysypka plamisto-grudkowa, świąd, egzema, suchość skóry, choroba skóry, obrzęk naczynioruchowy, zimne poty, nocne poty, onychalgia | ||
| Zaburzenia mięśniowo-szkieletowe i tkanki łącznej | Ból kości | Bóle pleców, bóle stawów, bóle kończyn | Ból mięśni, osteoartropatia, dyskomfort mięśniowo-szkieletowy, ból szyi |
| Zaburzenia ogólne i stany w miejscu podania | Astenia1, zmęczenie1, gorączka1 | Reakcje w miejscu wstrzyknięcia2, obrzęk obwodowy, dreszcze, pragnienie | |
| Badania diagnostyczne | Zwiększona liczba białych krwinek1, Zwiększenie aktywności aminotransferazy alaninowej1, Zwiększenie aktywności aminotransferazy asparaginianowej1, | Zwiększona liczba neutrofili, Zwiększone stężenie kreatyniny we krwi, Zwiększona aktywność gamma-glutamylotransferazy, Zwiększenie masy ciała. | |
Kategoria częstości została oszacowana na podstawie obliczeń statystycznych opartych na 488 pacjentach otrzymujących produkt leczniczy Ryzneuta w czterech badaniach klinicznych.
1 Patrz punkt „Opis wybranych działań niepożądanych” poniżej.
2 Obejmuje wiele terminów dotyczących działań niepożądanych.
Opis wybranych działań niepożądanych
U pacjentów otrzymujących chemioterapię często obserwowano nudności, wymioty, biegunkę, osłabienie, zmęczenie, gorączkę, zawroty i bóle głowy.
Zgłoszono jeden przypadek ciężkiej pokrzywki po leczeniu efbemalenograstymem alfa.
Zwiększenie liczby białych krwinek było często zgłaszane po leczeniu efbemalenograstymem alfa. Po podaniu G-CSF zgłaszano leukocytozę (liczba białych krwinek ˃ 100 x 109/l) (patrz punkt 4.4).
U pacjentów otrzymujących efbemalenograstym alfa po chemioterapii cytotoksycznej często obserwowano podwyższenie aktywności aminotransferazy alaninowej (ALT) i aminotransferazy asparaginianowej (AST). Wzrost ten jest przemijający i powraca do wartości wyjściowych.
Pewne działania niepożądane nie zostały jeszcze zaobserwowane w badaniach klinicznych nad efbemalenograstymem alfa, ale powszechnie przyjmuje się, że można je przypisać G-CSF i jego pochodnym:
W badaniu epidemiologicznym zaobserwowano zwiększone ryzyko wystąpienia MDS/AML po zastosowaniu niektórych G-CSF w połączeniu z chemioterapią i (lub) radioterapią u pacjentów z rakiem piersi i płuc (patrz punkt 4.4).
Po podaniu G-CSF zgłaszano reakcje nadwrażliwości (patrz punkt 4.4).
Przypadki zespołu przesiąkania włośniczek były zgłaszane po podaniu G-CSF i objawiają się niedociśnieniem, hipoalbuminemią, obrzękiem i hemokoncentracją. Zespół przesiąkania włośniczek występował zazwyczaj u pacjentów z zaawansowaną chorobą nowotworową, posocznicą, przyjmujących wiele produktów leczniczych stosowanych w chemioterapii lub poddawanych aferezie (patrz punkt 4.4).
Po podaniu G-CSF może wystąpić zapalenie aorty (patrz punkt 4.4).
Po podaniu G-CSF może wystąpić zespół Stevensa-Johnsona, zespół Sweeta (ostra gorączkowa dermatoza neutrofilowa) (patrz punkt 4.4).
Po podaniu G-CSF może wystąpić kłębuszkowe zapalenie nerek (patrz punkt 4.4).
Zgłaszanie podejrzewanych działań niepożądanych
Po dopuszczeniu produktu leczniczego do obrotu istotne jest zgłaszanie podejrzewanych działań niepożądanych. Umożliwia to nieprzerwane monitorowanie stosunku korzyści do ryzyka stosowania produktu leczniczego. Osoby należące do fachowego personelu medycznego powinny zgłaszać wszelkie podejrzewane działania niepożądane za pośrednictwem krajowego systemu zgłaszania wymienionego w załączniku V.
4.9 Przedawkowanie
U jednego pacjenta, któremu podawano 40 mg efbemalenograstymu alfa podczas cyklu chemioterapii (wstrzyknięcia 20 mg w kolejnych dniach), zgłaszano działania niepożądane, które były podobne do tych występujących u pacjentów otrzymujących niższe dawki efbemalenograstymu alfa.
5. WŁAŚCIWOŚCI FARMAKOLOGICZNE
5.1 Właściwości farmakodynamiczne
Grupa farmakoterapeutyczna: immunostymulanty, czynniki stymulujące kolonie; kod ATC: L03AA18
Mechanizm działania
Ludzki czynnik stymulujący tworzenie kolonii granulocytów (G-CSF) jest glikoproteiną, która reguluje produkcję i uwalnianie neutrofili ze szpiku kostnego.
Działanie farmakodynamiczne
Efbemalenograstym alfa jest rekombinowanym białkiem fuzyjnym zawierającym G-CSF, 16-aminokwasowy łącznik i część Fc ludzkiej IgG2. W roztworze efbemalenograstym alfa tworzy kowalencyjnie połączone dimery (wiązania dwusiarczkowe między cząsteczkami Fc) i ma strukturę podobną do immunoglobuliny. Efbemalenograstym alfa jest postacią G-CSF o przedłużonym czasie działania ze względu na zmniejszony klirens nerkowy. Efbemalenograstym alfa i inne G-CSF mają identyczny sposób działania, powodując znaczny wzrost liczby neutrofili we krwi obwodowej w ciągu 24 godzin, z niewielkim wzrostem liczby monocytów i (lub) limfocytów.
Neutrofile wytwarzane w odpowiedzi na GCSF wykazują normalną lub wzmocnioną funkcję, co wykazano w testach funkcji chemotaktycznej i fagocytarnej. Podobnie jak w przypadku innych hematopoetycznych czynników wzrostu, G-CSF wykazał in vitro właściwości stymulujące ludzkie komórki śródbłonka. G-CSF może promować wzrost komórek mieloidalnych, w tym komórek złośliwych, in vitro, a podobne efekty można zaobserwować na niektórych komórkach pozaszpikowych in vitro.
Skuteczność kliniczna i bezpieczeństwo stosowania
W randomizowanym badaniu z grupą kontrolną otrzymującą placebo, prowadzonym metodą podwójnie ślepej próby u pacjentek z rakiem piersi, oceniano wpływ efbemalenograstymu alfa na czas trwania neutropenii i częstość występowania gorączki neutropenicznej po podaniu schematu chemioterapii związanego z częstością występowania gorączki neutropenicznej wynoszącą 30-40% (docetaksel 75 mg/m2 i doksorubicyna 60 mg/m2 co 3 tygodnie przez 4 cykle). Stu dwudziestu dwóch pacjentów przydzielono losowo w stosunku 2:1 do grupy otrzymującej pojedynczą dawkę 20 mg efbemalenograstymu alfa lub placebo około 24 godzin (dzień 2) po chemioterapii w cyklu 1; wszyscy uczestnicy otrzymali efbemalenograstym alfa w cyklach 2–4. Pierwszorzędowy punkt końcowy, jakim był średni czas trwania neutropenii 4. stopnia w cyklu 1, był krótszy u pacjentów przydzielonych losowo do grupy otrzymującej efbemalenograstym alfa w porównaniu z placebo (1,3 dnia w porównaniu z 3,9 dnia, p < 0,001), podobnie jak częstość występowania gorączki neutropenicznej (5% w porównaniu z 26%, p < 0,001). Wraz ze zmniejszeniem gorączki neutropenicznej, częstość stosowania dożylnych leków o działaniu przeciwzakaźnym w cyklu 1 była również niższa w grupie efbemalenograstymu alfa w porównaniu z placebo (4% w porównaniu z 18%).
W dwóch dodatkowych randomizowanych, aktywnie kontrolowanych badaniach porównywano efbemalenograstym alfa, podawany w dawce 20 mg raz na cykl, z pegfilgrastymem podawanym raz na cykl (n=393) lub filgrastymem podawanym codziennie (n=239) w celu skrócenia czasu trwania neutropenii i zmniejszenia częstości występowania gorączki neutropenicznej u pacjentów z rakiem piersi otrzymujących chemioterapię mielosupresyjną. W badaniu porównawczym pegfilgrastymu pacjenci z rakiem piersi z przerzutami lub bez przerzutów otrzymywali docetaksel i cyklofosfamid. W tym badaniu średni czas trwania neutropenii 4. stopnia w cyklu 1. zarówno w grupie otrzymującej efbemalenograstym alfa, jak i pegfilgrastym wynosił 0,2 dnia (różnica 0,0 dnia, 95% CI 0,1, 0,1). W całym badaniu wskaźnik gorączki neutropenicznej wynosił 3,0% wśród pacjentów leczonych efbemalenograstymem alfa w porównaniu z 0,5% wśród pacjentów leczonych pegfilgrastymem (różnica 2,5%, 95% CI -7,3%, 12,4%). W porównaniu do filgrastymu (mediana 8 dawek dobowych), pacjenci z rakiem piersi bez przerzutów otrzymywali leczenie epirubicyną i cyklofosfamidem. W tym badaniu średni czas trwania neutropenii 4. stopnia w cyklu 1 w grupie efbemalenograstymu alfa wynosił 0,3 dnia, a w grupie filgrastymu 0,2 dnia (mediana różnicy 0,0 dnia, 95% CI 0,0, 0,0). W całym badaniu wskaźnik gorączki neutropenicznej wynosił 0,8% u pacjentów leczonych efbemalenograstymem alfa w porównaniu z 1,7% u pacjentów leczonych filgrastymem (różnica -0,8%, 95% CI -4%, 2%).
Dzieci i młodzież
Europejska Agencja Leków uchyliła obowiązek dołączenia wyników badań produktu leczniczego Ryzneuta w jednej lub kilku podgrupach populacji dzieci i młodzieży w leczeniu neutropenii wywołanej chemioterapią (stosowanie u dzieci i młodzieży, patrz punkt 4.2).
5.2 Właściwości farmakokinetyczne
Wchłanianie
Po podskórnym wstrzyknięciu efbemalenograstymu alfa maksymalne stężenie efbemalenograstymu alfa w surowicy występuje po 36 godzinach [min-maks: 6-96 godz.] po podaniu, a stężenie efbemalenograstymu alfa w surowicy utrzymuje się w okresie neutropenii po chemioterapii mielosupresyjnej.
Dystrybucja
Pozorna objętość dystrybucji wynosi od 395 do 5679 ml/kg.
Metabolizm
Przewiduje się, że efbemalenograstym alfa będzie metabolizowany do małych peptydów w szlakach katabolicznych.
Eliminacja
Uważa się, że efbemalenograstym alfa jest usuwany głównie za pośrednictwem klirensu neutrofilowego, który ulega nasyceniu przy wyższych dawkach. Zgodnie z samoregulującym się mechanizmem klirensu, stężenie efbemalenograstymu alfa w surowicy gwałtownie spada na początku regeneracji neutrofili (patrz rysunek 1). Okres półtrwania wynosił od 19 do 84 godzin po wstrzyknięciu podskórnym.
Liniowość lub nieliniowość
Efbemalenograstym alfa wykazywał nieliniowość i farmakokinetykę zależną od czasu w zakresie dawek od 30 do 360 μg/kg.
Rysunek 1. Profil mediany stężenia efbemalenograstymu alfa w surowicy i bezwzględnej liczby neutrofili (ANC) u pacjentów leczonych chemioterapią po pojedynczym wstrzyknięciu 320 μg /kg.
Ze względu na mechanizm klirensu, w którym pośredniczą neutrofile, nie przewiduje się wpływu zaburzeń czynności nerek lub wątroby na farmakokinetykę efbemalenograstymu alfa (patrz punkt 4.2).
Osoby w podeszłym wieku
Ograniczone dane wskazują, że farmakokinetyka efbemalenograstymu alfa u osób w podeszłym wieku (> 65 lat) jest podobna do farmakokinetyki u osób dorosłych.
Dzieci i młodzież
Brak dostępnych danych dotyczących farmakokinetyki efbemalenograstymu alfa u dzieci.
5.3 Przedkliniczne dane o bezpieczeństwie
Przedkliniczne dane z konwencjonalnych badań nad toksycznością po podaniu dawki wielokrotnej ujawniły przewidywane efekty farmakologiczne, w tym wzrost liczby leukocytów, hiperplazję szpiku kostnego, pozaszpikową hematopoezę i powiększenie śledziony.
Nie zaobserwowano zdarzeń niepożądanych u potomstwa ciężarnych szczurów lub królików, którym podawano efbemalenograstym alfa podskórnie w dawkach skumulowanych odpowiednio około 2,6 i 0,7 razy większych niż zalecane dawki dla ludzi. Podobne badania dotyczące innych produktów G-CSF u królików wykazały toksyczność dla zarodka lub płodu (utratę zarodka) przy dawkach skumulowanych około 4 razy większych niż zalecane dawki dla ludzi, czego nie zaobserwowano, gdy ciężarnym królikom podawano zalecane dawki dla ludzi. Badania na szczurach wykazały, że efbemalenograstym alfa podawany podskórnie nie miał wpływu na zdolności reprodukcyjne, płodność, cykle rujowe, dni pomiędzy parowaniem a kopulacją oraz przeżywalność wewnątrzmaciczną. Znaczenie tych wyników dla ludzi nie jest znane. 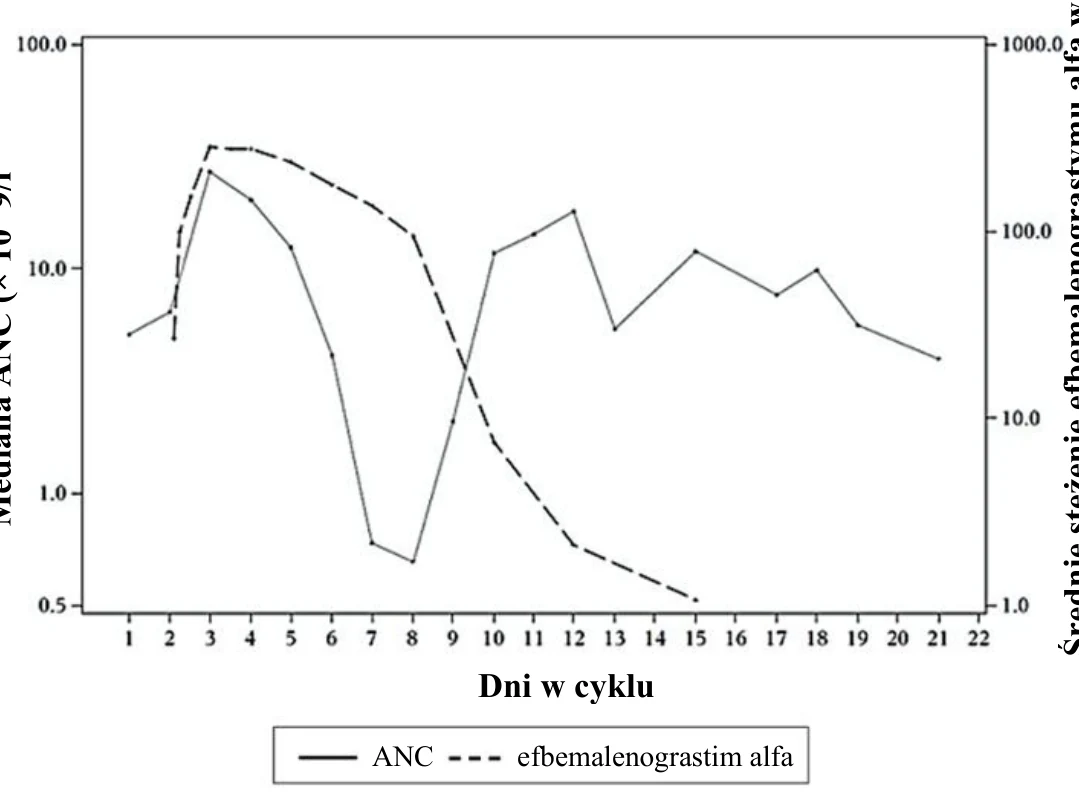

Mediana
ANC (× 10^
9/l
Średnie st
ężenie ef
be
m
alenograstym
u alfa
w surowicy (pg/ml)
6. DANE FARMACEUTYCZNE
6.1 Wykaz substancji pomocniczych
Sodu octan trójwodny
Kwas octowy lodowaty
Sorbitol (E420)
Polisorbat 20
Kwas edetynowy
Woda do wstrzykiwań
6.2 Niezgodności farmaceutyczne
Nie mieszać tego produktu leczniczego z innymi produktami leczniczymi, ponieważ nie wykonywano badań dotyczących zgodności.
6.3 Okres ważności
4 lata.
6.4 Specjalne środki ostrożności podczas przechowywania
Przechowywać w lodówce (2 °C – 8 °C).
Produkt leczniczy Ryzneuta może być wystawiony na działanie temperatury pokojowej (nie wyższej niż 30 °C) przez maksymalny jednorazowy okres do 48 godzin. Produkt leczniczy Ryzneuta pozostawiony w temperaturze pokojowej na dłużej niż 48 godzin należy wyrzucić.
Nie zamrażać. Przypadkowa ekspozycja na mróz przez okres krótszy niż 24 godziny nie wpływa negatywnie na stabilność produktu leczniczego Ryzneuta.
Przechowywać ampułkostrzykawkę w opakowaniu zewnętrznym w celu ochrony przed światłem.
6.5 Rodzaj i zawartość opakowania
Ampułkostrzykawka (szkło typu I) z gumowym korkiem, igłą ze stali nierdzewnej i nasadką na igłę.
Osłonka igły ampułkostrzykawki zawiera suchą gumę naturalną (lateks) (patrz punkt 4.4).
Każda ampułkostrzykawka zawiera 1 ml roztworu do wstrzykiwań.
Opakowanie zawiera jedną ampułkostrzykawkę.
6.6 Specjalne środki ostrożności dotyczące usuwania i przygotowania produktu leczniczego do
stosowania
Przed użyciem roztwór produktu leczniczego Ryzneuta należy sprawdzić wzrokowo pod kątem obecności cząstek stałych. Należy wstrzykiwać wyłącznie przejrzysty i bezbarwny roztwór.
Nie wstrząsać. Nadmierne wstrząsanie może spowodować agregację efbemalenograstymu alfa, czyniąc go biologicznie nieaktywnym.
Przed wstrzyknięciem należy odczekać około 30 minut, aż ampułkostrzykawka osiągnie temperaturę pokojową.
Wszelkie niewykorzystane resztki produktu leczniczego lub jego odpady należy usunąć zgodnie z lokalnymi przepisami.
7. PODMIOT ODPOWIEDZIALNY
Fisiopharma S.r.l.
Nucleo Industriale
Palomonte, SA, 84020
Włochy
8. NUMER POZWOLENIA (NUMERY POZWOLEŃ) NA DOPUSZCZENIE DO OBROTU
EU/1/24/1793/001
9. DATA WYDANIA PIERWSZEGO POZWOLENIA NA DOPUSZCZENIE DO OBROTU I DATA PRZEDŁUŻENIA POZWOLENIA
Data wydania pierwszego pozwolenia na dopuszczenie do obrotu: 21 marca 2024
10. DATA ZATWIERDZENIA LUB CZĘŚCIOWEJ ZMIANY TEKSTU
CHARAKTERYSTYKI PRODUKTU LECZNICZEGO
Szczegółowe informacje o tym produkcie leczniczym są dostępne na stronie internetowej Europejskiej Agencji Leków http://www.ema.europa.eu.
Więcej informacji o leku Ryzneuta