


Charakterystyka produktu leczniczego - Rybrevant
Rybrevant 350 mg koncentrat do sporządzania roztworu do infuzji
1. NAZWA PRODUKTU LECZNICZEGO
Rybrevant 350 mg koncentrat do sporządzania roztworu do infuzji
2. SKŁAD JAKOŚCIOWY I ILOŚCIOWY
Jeden ml koncentratu do sporządzania roztworu do infuzji zawiera 50 mg amiwantamabu. Jedna fiolka 7 ml zawiera 350 mg amiwantamabu.
Amiwantamab jest to w pełni ludzkie przeciwciało dwuswoiste na bazie immunoglobuliny G1 (IgG1) skierowane przeciwko receptorom naskórkowego czynnika wzrostu (EGF) i przejścia mezenchymalno-nabłonkowego (MET) wytwarzane w hodowli komórek ssaków (jajnika chomika chińskiego – CHO) z zastosowaniem technologii rekombinacji DNA.
Substancja pomocnicza o znanym działaniu:
Jeden ml roztworu zawiera 0,6 mg polisorbatu 80.
Pełny wykaz substancji pomocniczych, patrz punkt 6.1.
3. POSTAĆ FARMACEUTYCZNA
Koncentrat do sporządzania roztworu do infuzji.
Roztwór jest bezbarwny do jasnożółtego, o pH 5,7 i osmolalności około 310 mOsm/kg.
4. SZCZEGÓŁOWE DANE KLINICZNE
4.1 Wskazania do stosowania
Rybrevant jest wskazany:
w skojarzeniu z lazertynibem w pierwszej linii leczenia dorosłych pacjentów z zaawansowanym niedrobnokomórkowym rakiem płuca (non-small cell lung cancer, NSCLC) z delecjami w eksonie 19 lub mutacjami substytucyjnymi L858R w eksonie 21 genu EGFR. • w skojarzeniu z karboplatyną i pemetreksedem w leczeniu dorosłych pacjentów
z zaawansowanym NSCLC z delecjami w eksonie 19 lub mutacjami substytucyjnymi L858R w eksonie 21 genu EGFR po niepowodzeniu wcześniejszej terapii w tym inhibitorem kinazy tyrozynowej EGFR (ang. tyrosine kinase inhibitor, TKI).
- w skojarzeniu z karboplatyną i pemetreksedem w pierwszej linii leczenia u dorosłych pacjentów z zaawansowanym NSCLC z aktywującymi mutacjami insercyjnymi w eksonie 20 EGFR. • w monoterapii dorosłych pacjentów z zaawansowanym NSCLC z aktywującymi mutacjami insercyjnymi w eksonie 20 EGFR, po niepowodzeniu terapii opartej na pochodnych platyny.
4.2 Dawkowanie i sposób podawania
Leczenie produktem leczniczym Rybrevant powinno być rozpoczęte i nadzorowane przez lekarza mającego doświadczenie w stosowaniu przeciwnowotworowych produktów leczniczych. Rybrevant powinien być podawany przez wykwalifikowany personel medyczny z dostępem do odpowiedniego zaplecza medycznego, potrzebnego do opanowania reakcji związanych z infuzją w przypadku ich wystąpienia.
Przed rozpoczęciem leczenia produktem leczniczym Rybrevant należy określić status mutacji EGFR z próbki tkanki guza lub osocza, za pomocą zwalidowanej metody badawczej. Jeśli w próbce osocza nie wykryto mutacji, należy zbadać tkankę guza, o ile jest ona dostępna w wystarczającej ilości i jakości, ze względu na możliwość uzyskania fałszywie ujemnych wyników przy użyciu testu osoczowego. Badanie można wykonać w dowolnym momencie od początkowej diagnozy do rozpoczęcia terapii; badanie nie musi być powtarzane po ustaleniu statusu mutacji EGFR. (patrz punkt 5.1).
Dawkowanie
Należy stosować premedykację w celu zmniejszenia ryzyka wystąpienia reakcji związanych z infuzją podczas podawania produktu Rybrevant (patrz „Modyfikacje dawki” oraz „Zalecane stosowane jednocześnie produkty lecznicze” poniżej).
Co 3 tygodnie
Zalecane dawki produktu Rybrevant, stosowanego w skojarzeniu z karboplatyną i pemetreksedem, przedstawiono w tabeli 1 (patrz poniżej „Szybkość infuzji” i tabela 5).
Tabela 1: Zalecane dawkowanie produktu Rybrevant co 3 tygodnie
| Masa ciała na początku leczeniaa | Dawka produktu Rybrevant | Harmonogram | Liczba fiolek |
| Mniejsza niż 80 kg | 1400 mg | Raz w tygodniu (łącznie 4 dawki) od tygodnia 1. do 4.
| 4 |
| 1750 mg | Co 3 tygodnie, począwszy od 7. tygodnia | 5 | |
| Większa lub równa 80 kg | 1750 mg | Raz w tygodniu (łącznie 4 dawki) od tygodnia 1. do 4.
| 5 |
| 2100 mg | Co 3 tygodnie, począwszy od 7. tygodnia | 6 |
a Dostosowanie dawki nie jest wymagane w przypadku późniejszych zmian masy ciała.
W przypadku stosowania w skojarzeniu z karboplatyną i pemetreksedem, Rybrevant należy podawać po karboplatynie i pemetreksedzie w następującej kolejności: pemetreksed, karboplatyna, a następnie Rybrevant. Patrz punkt 5.1 oraz druki informacyjne wytwórcy dotyczące dawkowania karboplatyny i pemetreksedu.
Co 2 tygodnie
Zalecane dawki produktu leczniczego Rybrevant w monoterapii lub w skojarzeniu z lazertynibem przedstawiono w tabeli 2 (patrz poniżej „Szybkość infuzji” i tabela 6).
Tabela 2: Zalecane dawkowanie produktu Rybrevant co 2 tygodnie
| Masa ciała na początku leczeniaa | Dawka produktu Rybrevan t | Harmonogram | Liczba fiolek Rybrevant 350 mg/7 ml |
| Mniejsza niż 80 kg | 1050 mg | Raz w tygodniu (łącznie 4 dawki) od tygodnia 1. do 4.
| 3 |
| Co 2 tygodnie, począwszy od 5. tygodnia | |||
| Większa lub równa 80 kg | 1400 mg | Raz w tygodniu (łącznie 4 dawki) od tygodnia 1. do 4.
| 4 |
| Co 2 tygodnie, począwszy od 5. tygodnia |
a Dostosowanie dawki nie jest wymagane w przypadku późniejszych zmian masy ciała.
W przypadku podawania w skojarzeniu z lazertynibem zaleca się podawanie produktu Rybrevant w dowolnym momencie po podaniu lazertynibu tego samego dnia. Informacje na temat zalecanego dawkowania lazertynibu znajdują się w punkcie 4.2 Charakterystyki Produktu Leczniczego dla produktu zawierającego lazertynib.
Pominięcie dawki
W przypadku pominięcia zaplanowanej dawki, dawkę należy podać możliwie najszybciej oraz należy dostosować odpowiednio schemat dawkowania, utrzymując odstępy między dawkami.
Modyfikacje dawki
Dawkowanie należy przerwać w przypadku działań niepożądanych stopnia 3. lub 4. do czasu zmniejszenia ich nasilenia do stopnia ≤1. lub wyjściowego. Jeżeli przerwa wynosi 7 dni lub krócej, należy wznowić dawkowanie dotychczasową dawką. Jeżeli przerwa jest dłuższa niż 7 dni, zaleca się ponowne rozpoczęcie dawkowania ze zmniejszoną dawką, jak podano w tabeli 3. Należy również zapoznać się ze szczegółowymi modyfikacjami dawek wymienionymi poniżej w tabeli 3, w przypadku określonych działań niepożądanych.
W przypadku stosowania w skojarzeniu lazertynibem, informacje na temat modyfikacji dawki znajdują się w punkcie 4.2 Charakterystyki Produktu Leczniczego dla produktu lazertynib.
Tabela 3. Zalecane modyfikacje dawki w przypadku wystąpienia działań niepożądanych
Dawka, przy której wystąpiło działanie niepożądane | Dawka po pierwszym przerwaniu po wystąpieniu działania niepożądanego | Dawka po drugim przerwaniu po wystąpieniu działania niepożądanego | Dawka po trzecim przerwaniu po wystąpieniu działania niepożądanego |
| 1050 mg | 700 mg | 350 mg | Przerwać podawanie produktu Rybrevant |
| 1400 mg | 1050 mg | 700 mg | |
| 1750 mg | 1400 mg | 1050 mg | |
| 2100mg | 1750 mg | 1400 mg |
Reakcje związane z infuzją (ang. infusion-related reactions, IRR)
Należy przerwać infuzję po zaobserwowaniu pierwszego objawu reakcji związanej z infuzją. Należy podawać dodatkowe, wspomagające produkty lecznicze (np. dodatkowe glikokortykosteroidy, leki przeciwhistaminowe, przeciwgorączkowe i przeciwwymiotne) zgodnie ze wskazaniami klinicznymi (patrz punkt 4.4).
Stopień 1–3 (lekki–ciężki): Po ustąpieniu objawów wznowić infuzję z szybkością wynoszącą
50% poprzedniej. Jeżeli nie wystąpią dodatkowe objawy, można zwiększyć szybkość do zalecanej szybkości infuzji (patrz tabele 5 i 6). Jednocześnie stosowane produkty lecznicze należy podawać przy następnej dawce (w tym deksametazon (20 mg) lub jego odpowiednik) (patrz tabela 4).
- Nawracający stopień 3. lub stopień 4. (zagrażający życiu): Trwale odstawić produkt Rybrevant.
Żylne zdarzenia zakrzepowo-zatorowe (ang. venous thromboembolic, VTE) podczas jednoczesnego stosowania z lazertynibem
U pacjentów otrzymujących produkt Rybrevant w skojarzeniu z lazertynibem należy na początku leczenia podawać profilaktyczne leki przeciwzakrzepowe, aby zapobiec wystąpieniu VTE. Zgodnie z wytycznymi klinicznymi, pacjenci powinni otrzymywać profilaktyczne dawki doustnego antykoagulantu o bezpośrednim działaniu (ang. direct acting oral anticoagulant, DOAC) lub heparyny drobnocząsteczkowej (ang. low-molecular weight heparin, LMWH). Nie zaleca się stosowania antagonistów witaminy K.
W przypadku zdarzeń VTE związanych z niestabilnością kliniczną (np. niewydolnością oddechową lub zaburzeniami czynności serca) należy wstrzymać stosowanie obu leków do czasu ustabilizowania stanu klinicznego pacjenta. Następnie można wznowić stosowanie obu produktów leczniczych w tej samej dawce. W przypadku nawrotu choroby pomimo odpowiedniego leczenia przeciwzakrzepowego należy odstawić produkt Rybrevant. Leczenie można kontynuować stosując lazertynib w tej samej dawce.
Zaburzenia skóry i paznokci
W celu zmniejszenia ryzyka wystąpienia i nasilenia reakcji skórnych i dotyczących paznokci u pacjentów otrzymujących produkt Rybrevant zaleca się profilaktyczne stosowanie doustnych i miejscowych antybiotyków. Zaleca się również stosowanie niekomedogennego środka nawilżającego do skóry (preferowane są preparaty na bazie ceramidów lub inne preparaty zapewniające długotrwałe nawilżenie skóry i niezawierające środków wysuszających) na twarz i całe ciało (z wyjątkiem skóry głowy) oraz roztworu chlorheksydyny do mycia rąk i stóp. Pacjentów należy poinstruować, aby ograniczyli ekspozycję na słońce w trakcie i przez 2 miesiące po zakończeniu leczenia produktem Rybrevant. Więcej informacji na temat profilaktyki reakcji skórnych i paznokci znajduje się w punkcie 4.4.
Jeżeli u pacjenta wystąpi reakcja ze strony skóry lub paznokci stopnia 1.-2., należy rozpocząć leczenie objawowe zgodnie ze wskazaniami klinicznymi; jeśli po 2 tygodniach nie nastąpi poprawa utrzymującej się wysypki stopnia 2., należy rozważyć zmniejszenie dawki (patrz tabela 3). Jeżeli u pacjenta wystąpi reakcja ze strony skóry lub paznokci stopnia 3., należy rozpocząć leczenie objawowe zgodnie ze wskazaniami klinicznymi i rozważyć przerwanie podawania produktu Rybrevant, aż do momentu poprawy stanu związanego z tym działaniem niepożądanym. Po złagodzeniu reakcji ze strony skóry lub paznokci do stopnia ≤2., należy wznowić podawanie produktu Rybrevant w zmniejszonej dawce. Jeżeli u pacjenta wystąpią reakcje skórne stopnia 4., należy odstawić na stałe produkt leczniczy Rybrevant (patrz punkt 4.4).
Choroba śródmiąższowa płuc
Należy wstrzymać stosowanie produktu Rybrevant w przypadku podejrzenia śródmiąższowej choroby płuc (ang. interstitial lung disease, ILD) lub działań niepożądanych podobnych do ILD (zapalenie płuc). Jeżeli u pacjenta zostanie potwierdzona ILD lub działania niepożądane podobne do ILD (np. zapalenie płuc), należy odstawić na stałe produkt Rybrevant (patrz punkt 4.4).
Zalecane stosowane jednocześnie produkty lecznicze
Dwa dni przed pierwszą infuzją:
W ciągu dwóch dni przed pierwszą infuzją produktu Rybrevant pacjenci powinni otrzymywać doustnie 8 mg deksametazonu, dwa razy na dobę.
Dzień infuzji:
W dniu pierwszej infuzji (tydzień 1, dzień 1) pacjenci powinni otrzymać 8 mg deksametazonu doustnie na godzinę przed infuzją oprócz deksametazonu dożylnego w celu dalszego zmniejszenia ryzyka reakcji związanych z infuzją (IRR).
Przed przystąpieniem do infuzji (tydzień 1., dni 1. i 2.), należy podać leki przeciwhistaminowe i przeciwgorączkowe oraz glikokortykosteroidy w celu zmniejszenia ryzyka wystąpienia reakcji związanych z infuzją (patrz tabela 4). W przypadku kolejnych dawek konieczne jest podawanie leków przeciwhistaminowych i przeciwgorączkowych. Glikokortykosteroidy należy również ponownie włączyć po dłuższych przerwach w dawkowaniu. W razie konieczności należy podawać leki przeciwwymiotne.
Tabela 4. Schemat dawkowania premedykacji
| Premedykacja | Dawka | Droga podawania | Zalecane okno dawkowania przed podaniem produktu Rybrevant |
| Lek przeciwhistaminowy* | Difenhydramina (25 do 50 mg) lub odpowiednik | Dożylnie | 15 do 30 minut |
| Doustnie | 30 do 60 minut | ||
| Lek przeciwgorączkowy* | Paracetamol/acetaminofen (650 do 1000 mg) | Dożylnie | 15 do 30 minut |
| Doustnie | 30 do 60 minut | ||
| Glikokortykosteroid‡ | Deksametazon (8 mg) | Doustnie | 60 minut |
| Glikokortykosteroid‡ | Deksametazon (20 mg) lub odpowiednik | Dożylnie | 60 do 120 minut |
| Glikokortykosteroid+ | Deksametazon (10 mg) lub odpowiednik | Dożylnie | 45 do 60 minut |
* Wymagany przy wszystkich dawkach.
‡ Wymagany przy dawce początkowej (tydzień 1., dzień 1.) lub przy następnej dawce w przypadku IRR + Wymagane przy drugiej dawce (tydzień 1, dzień 2); opcjonalny w przypadku kolejnych dawek.
Szczególne grupy pacjentów
Dzieci i młodzież
Stosowanie amiwantamabu w populacji dzieci i młodzieży w leczeniu niedrobnokomórkowego raka płuca nie jest odpowiednie.
Pacjenci w podeszłym wieku
Nie ma konieczności dostosowywania dawki (patrz punkty 4.8, 5.1 i 5.2).
Zaburzenia czynności nerek
Nie przeprowadzono formalnych badań stosowania amiwantamabu u pacjentów z zaburzeniami czynności nerek. Na podstawie analizy farmakokinetyki populacyjnej (PK) nie stwierdzono konieczności dostosowywania dawki u pacjentów z łagodnymi do umiarkowanych zaburzeniami czynności nerek. U pacjentów z ciężkimi zaburzeniami czynności nerek wymagana jest ostrożność, ponieważ amiwantamab nie był badany w tej populacji (patrz punkt 5.2). W przypadku rozpoczęcia leczenia, należy monitorować pacjentów pod kątem działań niepożądanych i modyfikować dawkę zgodnie z powyższymi zaleceniami.
Zaburzenia czynności wątroby
Nie przeprowadzono formalnych badań stosowania amiwantamabu u pacjentów z zaburzeniami czynności wątroby. Na podstawie analizy farmakokinetyki populacyjnej (PK) nie stwierdzono konieczności dostosowywania dawki u pacjentów z łagodnymi zaburzeniami czynności wątroby. U pacjentów z umiarkowanymi lub ciężkimi zaburzeniami czynności wątroby wymagana jest ostrożność, ponieważ amiwantamab nie był badany w tej populacji (patrz punkt 5.2). W przypadku rozpoczęcia leczenia, należy monitorować pacjentów pod kątem działań niepożądanych i modyfikować dawkę zgodnie z powyższymi zaleceniami.
Sposób podawania
Rybrevant jest przeznaczony do stosowania dożylnego. Jest podawany w infuzji dożylnej po rozcieńczeniu w sterylnym 5% roztworze glukozy lub 9 mg/ml (0,9%) roztworze chlorku sodu do wstrzykiwań. Rybrevant musi być podawany za pomocą zestawu z filtrem.
Instrukcja dotycząca rozcieńczania produktu leczniczego przed podaniem, patrz punkt 6.6.
Szybkości infuzji
Po rozcieńczeniu infuzję należy podawać dożylnie zgodnie z szybkościami infuzji podanymi w tabeli 5 i 6 poniżej. Ze względu na częstość występowania reakcji związanych z infuzją przy pierwszej dawce, amiwantamab w tygodniach 1 i 2 należy podawać do żyły obwodowej; infuzję przez dożylne dojście centralne można stosować w kolejnych tygodniach, gdy ryzyko wystąpienia reakcji związanych z infuzją jest mniejsze (patrz punkt 6.6). Zalecane jest przygotowanie pierwszej dawki możliwie najbliżej czasu podania, aby zwiększyć do maksimum prawdopodobieństwo ukończenia infuzji w przypadku wystąpienia reakcji związanej z infuzją.
Tabela 5: Szybkości infuzji produktu Rybrevant podawanego co 3 tygodnie
| Masa ciała poniżej 80 kg | |||
| Tydzień | Dawka (na worek 250 ml) | Początkowa szybkość infuzji | Późniejsza szybkość infuzji† |
| Tydzień 1. (infuzja z dawką podzieloną) | |||
| Tydzień 1. Dzień 1. | 350 mg | 50 ml/godz. | 75 ml/godz. |
| Tydzień 1. Dzień 2. | 1050 mg | 33 ml/godz. | 50 ml/godz. |
| Tydzień 2. | 1400 mg | 65 ml/godz. | |
| Tydzień 3. | 1400 mg | 85 ml/godz. | |
| Tydzień 4. | 1400 mg | 125 ml/godz. | |
| Kolejne tygodnie* | 1750 mg | 125 ml/godz. | |
| Masa ciała większa lub równa 80 kg | |||
| Tydzień | Dawka (na worek 250 ml) | Początkowa szybkość infuzji | Późniejsza szybkość infuzji† |
| Tydzień 1. (infuzja z dawką podzieloną) | |||
| Tydzień 1. Dzień 1. | 350 mg | 50 ml/godz. | 75 ml/godz. |
| Tydzień 1. Dzień 2. | 1400 mg | 25 ml/godz. | 50 ml/godz. |
| Tydzień 2. | 1750 mg | 65 ml/godz. | |
| Tydzień 3. | 1750 mg | 85 ml/godz. | |
| Tydzień 4. | 1750 mg | 125 ml/godz. | |
| Kolejne tygodnie* | 2100 mg | 125 ml/godz. | |
* Począwszy od 7. tygodnia pacjenci otrzymują dawkę co 3 tygodnie.
† Zwiększyć początkową szybkość infuzji do późniejszej szybkości infuzji po 2 godzinach w przypadku braku reakcji związanych z infuzją.
Tabela 6. Szybkości infuzji produktu Rybrevant podawanego co 2 tygodnie
| Masa ciała poniżej 80 kg | |||
| Tydzień | Dawka (na worek 250 ml) | Początkowa szybkość infuzji | Późniejsza szybkość infuzji‡ |
| Tydzień 1 (infuzja z dawką podzieloną) | |||
| Tydzień 1., dzień 1. | 350 mg | 50 ml/godz. | 75 ml/godz. |
| Tydzień 1., dzień 2. | 700 mg | 50 ml/godz. | 75 ml/godz. |
| Tydzień 2. | 1050 mg | 85 ml/godz. | |
| Kolejne tygodnie* | 1050 mg | 125 ml/godz. | |
| Masa ciała większa lub równa 80 kg | |||
| Tydzień | Dawka (na worek 250 ml) | Początkowa szybkość infuzji | Późniejsza szybkość infuzji‡ |
| Tydzień 1. (infuzja z dawką podzieloną) | |||
| Tydzień 1., dzień 1. | 350 mg | 50 ml/godz. | 75 ml/godz. |
| Tydzień 1., dzień 2. | 1050 mg | 35 ml/godz. | 50 ml/godz. |
| Tydzień 2. | 1400 mg | 65 ml/godz. | |
| Tydzień 3. | 1400 mg | 85 ml/godz. | |
| Kolejne tygodnie* | 1400 mg | 125 ml/godz. | |
* Po tygodniu 5. dawka podawana jest pacjentom co 2 tygodnie.
‡ Należy zwiększyć początkową szybkość infuzji do późniejszej szybkości infuzji po 2 godzinach w przypadku braku reakcji związanych z infuzją.
4.3 Przeciwwskazania
Nadwrażliwość na substancję czynną lub na którąkolwiek substancję pomocniczą wymienioną w punkcie 6.1.
4.4 Specjalne ostrzeżenia i środki ostrożności dotyczące stosowania
Identyfikowalność
W celu poprawy możliwości identyfikacji biologicznych produktów leczniczych, należy wyraźnie odnotować w dokumentacji nazwę oraz numer serii podanego produktu leczniczego.
Reakcje związane z infuzją
U pacjentów leczonych amiwantamabem często występują reakcje związane z infuzją (patrz punkt 4.8).
Przed przystąpieniem do początkowej infuzji (tydzień 1.) należy podać leki przeciwhistaminowe i przeciwgorączkowe oraz glikokortykosteroidy w celu zmniejszenia ryzyka wystąpienia reakcji związanych z infuzją. W przypadku kolejnych dawek, wymagane jest podawanie leków przeciwhistaminowych i przeciwgorączkowych. Początkowa infuzja powinna zostać podana w dawkach podzielonych w tygodniu 1. (dni 1. i 2.).
Terapię pacjentów należy prowadzić w warunkach z odpowiednim wsparciem medycznym do leczenia reakcji związanych z infuzją. Infuzje należy przerywać po zaobserwowaniu pierwszego objawu reakcji związanych z infuzją, niezależnie od ich ciężkości, a następnie podać poinfuzyjne produkty lecznicze, zgodnie ze wskazaniami klinicznymi. Po ustąpieniu objawów należy wznowić infuzję z szybkością wynoszącą 50% poprzedniej. W przypadku nawracających reakcji związanych z infuzją stopnia 3. lub stopnia 4., należy na stałe przerwać podawanie produktu Rybrevant (patrz punkt 4.2).
Choroba śródmiąższowa płuc
U pacjentów leczonych amiwantamabem zgłaszono chorobę śródmiąższową płuc (ang. interstitial lung disease, ILD) lub działania niepożądane, podobne do ILD (np. zapalenie płuc) w tym zgony (patrz punkt 4.8). Należy kontrolować czy u pacjentów występują objawy wskazujące na chorobę śródmiąższową płuc lub zapalenie płuc (np. duszność, kaszel, gorączka). W razie wystąpienia objawów, należy przerwać leczenie produktem Rybrevant do czasu ich zbadania. Należy ocenić podejrzenie choroby śródmiąższowej płuc (ILD) lub działań niepożądanych podobnych do ILD i w razie konieczności rozpocząć odpowiednie leczenie. Należy odstawić na stałe produkt Rybrevant u pacjentów z potwierdzoną chorobą śródmiąższową płuc lub działaniami niepożądanymi podobnymi do ILD (patrz punkt 4.2).
Żylne zdarzenia zakrzepowo-zatorowe (VTE) przy jednoczesnym stosowaniu z lazertynibem U pacjentów otrzymujących produkt leczniczy Rybrevant w skojarzeniu z lazertynibem zgłaszano występowanie żylnych zdarzeń zakrzepowo-zatorowych (VTE), w tym zakrzepicy żył głębokich (ang. deep vein thrombosis, DVT) i zatorowości płucnej (ang. pulmonary embolism, PE), w tym zdarzenia zakończone zgonem (patrz punkt 4.8). Zgodnie z wytycznymi klinicznymi, pacjenci powinni otrzymywać profilaktyczne dawki doustnego leku przeciwzakrzepowego o bezpośrednim działaniu (DOAC) lub heparyny drobnocząsteczkowej (LMWH). Nie zaleca się stosowania antagonistów witaminy K.
Należy monitorować objawy przedmiotowe i podmiotowe VTE. Pacjenci ze zdarzeniami VTE powinni być leczeni przeciwzakrzepowo zgodnie ze wskazaniami klinicznymi. W przypadku zdarzeń VTE, którym towarzyszy niestabilność kliniczna, leczenie należy wstrzymać do czasu ustabilizowania stanu klinicznego pacjenta. Następnie można wznowić podawanie obu leków w tej samej dawce. W przypadku nawrotu pomimo odpowiedniego leczenia przeciwzakrzepowego, należy odstawić produkt Rybrevant. Leczenie można kontynuować stosując lazertynib w tej samej dawce (patrz punkt 4.2).
Zaburzenia skóry i paznokci
U pacjentów leczonych amiwantamabem wystąpiły takie objawy, jak wysypka (w tym trądzikopodobne zapalenie skóry), świąd, suchość skóry i owrzodzenie skóry (patrz punkt 4.8). Należy poinstruować pacjentów, aby w trakcie leczenia produktem Rybrevant oraz 2 miesiące po jego zakończeniu ograniczyli ekspozycję na słońce. Zalecana jest odzież ochronna i stosowanie kremów przeciwsłonecznych o szerokim spektrum UVA/UVB. Zalecane są działania profilaktyczne w celu zapobiegania wysypce. Obejmują one na początku terapii profilaktyczne podawanie doustnego antybiotyku (np. doksycyklinę lub minocyklinę, 100 mg dwa razy na dobę) rozpoczynając w dniu 1., przez 12 pierwszych tygodni leczenia i po zakończeniu doustnej antybiotykoterapii miejscowy antybiotyk (np. 1% klindamycynę) na skórę głowy przez kolejne 9 miesięcy leczenia. Zaleca się stosowanie niekomedogennego środka nawilżającego (preferowane są preparaty na bazie ceramidów lub inne preparaty, które zapewniają długotrwałe nawilżenie skóry i nie zawierają środków wysuszających) do skóry twarzy i całego ciała (z wyjątkiem skóry głowy) oraz roztworu chloroheksydyny do mycia rąk i stóp, rozpoczynając w dniu 1., i kontynuować podczas leczenia.
Zaleca się wystawienie recepty na miejscowe i (lub) doustne antybiotyki i miejscowe kortykosteroidy w momencie rozpoczęcia dawkowania, aby zminimalizować wszelkie opóźnienia w postępowaniu reaktywnym jeśli wystąpi wysypka mimo zastosowania profilaktyki. W przypadku wystąpienia reakcji skórnych należy zastosować terapię wspomagającą, podawać kortykosteroidy miejscowe oraz antybiotyki miejscowe i (lub) doustne. W przypadku wystąpienia działań stopnia 3. lub źle tolerowanych działań stopnia 2., należy również podawać ogólnoustrojowe antybiotyki i doustne steroidy. Pacjentów, u których wystąpiła ciężka wysypka o nietypowym wyglądzie lub rozmieszczeniu, a także w przypadku braku poprawy w ciągu 2 tygodni, należy skierować niezwłocznie do dermatologa. W zależności od nasilenia objawów, należy zmniejszyć dawkę produktu Rybrevant albo tymczasowo lub na stałe przerwać jego podawanie (patrz punkt 4.2).
Zgłaszano wystąpienie toksycznej rozpływnej martwicy naskórka (ang. toxic epidermal necrolysis, TEN). W przypadku potwierdzenia wystąpienia TEN należy przerwać leczenie tym produktem leczniczym.
Zaburzenia oka
U pacjentów leczonych amiwantamabem wystąpiły zaburzenia oka, w tym zapalenie rogówki (patrz punkt 4.8). Pacjentów, u których wystąpiły nasilające się objawy zaburzeń dotyczących oczu, należy niezwłocznie skierować do okulisty; powinni oni też przerwać stosowanie soczewek kontaktowych aż do oceny objawów. Informacje dotyczące modyfikacji dawki w razie wystąpienia zaburzeń oka stopnia 3. lub 4., patrz punkt 4.2.
Zawartość sodu
Ten produkt leczniczy zawiera mniej niż 1 mmol (23 mg) sodu w dawce, to znaczy produkt uznaje się za „wolny od sodu”. Ten produkt leczniczy może być rozcieńczony w roztworze chlorku sodu 9 mg/ml (0,9%) do infuzji. Należy to wziąć pod uwagę w przypadku pacjentów kontrolujących zawartość sodu w diecie (patrz punkt 6.6).
Zawartość polisorbatu
Ten produkt leczniczy zawiera 0,6 mg polisorbatu 80 w każdym ml, co odpowiada 4,2 mg w fiolce 7 ml. Polisorbaty mogą powodować reakcje nadwrażliwości.
4.5 Interakcje z innymi produktami leczniczymi i inne rodzaje interakcji
Nie przeprowadzono badań dotyczących interakcji. Jest mało prawdopodobne, aby w przypadku amiwantamabu, który jest przeciwciałem monoklonalnym IgG1, główne drogi eliminacji obejmowały wydalanie przez nerki i metabolizm niezmienionego amiwantamabu za pomocą enzymów wątrobowych. W związku z tym nie przewiduje się, aby zmiany w enzymach metabolizujących leki wpływały na eliminację amiwantamabu. Ze względu na wysokie powinowactwo amiwantamabu do unikalnego epitopu na EGFR i MET nie przewiduje się, aby wpływał on na enzymy metabolizujące leki.
Szczepionki
Brak dostępnych danych klinicznych dotyczących skuteczności i bezpieczeństwa stosowania szczepionek u pacjentów przyjmujących amiwantamab. Należy unikać stosowania szczepionek zawierających żywe lub żywe atenuowane drobnoustroje podczas przyjmowania przez pacjentów amiwantamabu.
4.6 Wpływ na płodność, ciążę i laktację
Kobiety w wieku rozrodczym/antykoncepcja
Kobiety w wieku rozrodczym powinny stosować skuteczną metodę antykoncepcji w trakcie leczenia amiwantamabem oraz przez 3 miesiące po jego zakończeniu.
Ciąża
Brak danych u ludzi pozwalających określić ryzyko stosowania amiwantamabu w czasie ciąży. Nie przeprowadzono badań dotyczących wpływu na reprodukcję zwierząt, które mogłyby określić zagrożenia związane z przyjmowaniem leku. Podawanie ciężarnym zwierzętom cząsteczek inhibitorów EGFR oraz MET powodowało zwiększoną częstość występowania upośledzenia rozwoju zarodkowo-płodowego, śmiertelności zarodków i utraty ciąży. Z tego względu, na podstawie mechanizmu działania oraz obserwacji modeli zwierzęcych można stwierdzić, że amiwantamab może powodować uszkodzenie płodu w przypadku podawania go kobietom w ciąży. Nie należy podawać amiwantamabu w czasie ciąży, o ile korzyści z leczenia pacjentki nie zostaną uznane za przewyższające ewentualne ryzyko dla płodu. Jeżeli pacjentka zajdzie w ciążę w trakcie przyjmowania tego produktu leczniczego, należy ją poinformować o ewentualnym ryzyku dla płodu (patrz punkt 5.3).
Karmienie piersią
Nie wiadomo, czy amiwantamab przenika do mleka ludzkiego. Wiadomo, że ludzkie IgG przenikają do mleka matki w ciągu pierwszych kilku dni po urodzeniu, a wkrótce potem ich stężenie zmniejsza się do małego. Nie można wykluczyć ryzyka dla dziecka karmionego piersią w tym krótkim okresie tuż po urodzeniu, chociaż IgG prawdopodobnie ulegają rozkładowi w przewodzie pokarmowym dziecka karmionego piersią i nie są wchłaniane. Należy podjąć decyzję, czy przerwać karmienie piersią, czy też przerwać/wstrzymać leczenie amiwantamabem, biorąc pod uwagę korzyści z karmienia piersią dla dziecka i korzyści z leczenia dla kobiety.
Płodność
Brak danych dotyczących wpływu amiwantamabu na płodność u ludzi. Wpływ na płodność samców i samic nie był oceniany w badaniach na zwierzętach.
4.7 Wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn
Rybrevant może mieć umiarkowany wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn. Należy zapoznać się z punktem 4.8 (np. zawroty głowy, zmęczenie, zaburzenia widzenia). Jeżeli u pacjentów wystąpią objawy związane z leczeniem, w tym działania niepożądane związane ze wzrokiem, mające wpływ na zdolność koncentracji i reagowania, zaleca się, aby osoby te nie prowadziły pojazdów ani nie obsługiwały maszyn, dopóki te działania nie ustąpią.
4.8 Działania niepożądane
Podsumowanie profilu bezpieczeństwa
W zestawie danych uzyskanych podczas stosowania amiwantamabu w monoterapii (N=380), najczęściej występującymi działaniami niepożądanymi każdego stopnia były: wysypka (76%), reakcje związane z infuzją (67%), toksyczne działanie na paznokcie (47%), hipoalbuminemia (31%), obrzęk (26%), zmęczenie (26%), zapalenie jamy ustnej (24%), nudności (23%) i zaparcia (23%). Ciężkie działania niepożądane to: ILD (1,3%), reakcje związane z infuzją (1,1%) oraz wysypka (1,1%). U trzech procent pacjentów przerwano podawanie produktu Rybrevant ze względu na działania niepożądane. Najczęstszymi działaniami niepożądanymi, prowadzącymi do przerwania leczenia, były: reakcje związane z infuzją (1,1%), ILD (0,5%) oraz toksyczne działanie na paznokcie (0,5%).
Tabelaryczne zestawienie działań niepożądanych
Działania niepożądane, które wystąpiły u pacjentów otrzymujących amiwantamab w monoterapii, przedstawiono w tabeli 7.
Dane odzwierciedlają ekspozycję na amiwantamab u 380 pacjentów z lokalnie zaawansowanym lub przerzutowym niedrobnokomórkowym rakiem płuca, po niepowodzeniu chemioterapii opartej na pochodnych platyny. Pacjenci otrzymywali amiwantamab w dawce 1 050 mg (u pacjentów o masie <80 kg) lub 1 400 mg (u pacjentów o masie ≥80 kg). Mediana ekspozycji na amiwantamab wynosiła 4,1 miesiące (zakres: od 0,0 do 39,7 miesięcy).
Działania niepożądane stwierdzone w trakcie badań klinicznych wymieniono poniżej według częstości występowania. Kategorie częstości zdefiniowano następująco: bardzo często (≥1/10), często (≥1/100 do <1/10), niezbyt często (≥1/1000 do <1/100), rzadko (≥1/10 000 do <1/1000), bardzo rzadko (<1/10 000), nieznana (częstość nie może być określona na podstawie dostępnych danych).
Działania niepożądane w każdej kategorii częstości uporządkowano zgodnie ze zmniejszającą się ciężkością.
Tabela 7. Działania niepożądane u pacjentów otrzymujących amiwantamab w monoterapii
Klasyfikacja układów i narządów Działanie niepożądane | Kategoria częstości | Każdy stopień (%) | Stopień 3.-4. (%) |
| Zaburzenia metabolizmu i odżywiania | |||
| hipoalbuminemia* (patrz punkt 5.1) | Bardzo często | 31 | 2† |
| zmniejszony apetyt | 16 | 0,5† | |
| hipokalcemia | 10 | 0,3† | |
| hipokaliemia | Często | 9 | 2 |
| hipomagnezemia | 8 | 0 | |
| Zaburzenia układu nerwowego | |||
| zawroty głowy* | Bardzo często | 13 | 0,3† |
| Zaburzenia oka | |||
| zaburzenia widzenia* | Często | 3 | 0 |
| wzrost rzęs* | 1 | 0 | |
| inne zaburzenia oka* | 6 | 0 | |
| zapalenie rogówki | Niezbyt często | 0,5 | 0 |
| zapalenie błony naczyniowej | 0,3 | 0 | |
| Zaburzenia układu oddechowego, klatki piersiowej i śródpiersia | |||
| choroba śródmiąższowa płuc* | Często | 3 | 0,5† |
| Zaburzenia żołądka i jelit | |||
| biegunka | Bardzo często | 11 | 2† |
| zapalenie jamy ustnej* | 24 | 0,5† | |
| nudności | 23 | 0,5† | |
| zaparcia | 23 | 0 | |
| wymioty | 12 | 0,5† | |
| ból brzucha* | Często | 9 | 0,8† |
| guzki krwawnicze odbytu | 3,7 | 0 | |
| Zaburzenia wątroby i dróg żółciowych | |||
| zwiększenie aktywności aminotransferazy alaninowej | Bardzo często | 15 | 2 |
| zwiększenie aktywności aminotransferazy asparaginianowej | 13 | 1 | |
| zwiększenie aktywności fosfatazy zasadowej we krwi | 12 | 0,5† | |
| Zaburzenia skóry i tkanki podskórnej | |||
| wysypka* | Bardzo często | 76 | 3† |
| toksyczne działanie na paznokcie* | 47 | 2† | |
| sucha skóra* | 19 | 0 | |
| świąd | 18 | 0 | |
| owrzodzenie skóry | Niezbyt często | 0,8 | 0 |
| toksyczna rozpływna martwica naskórka | 0,3 | 0,3† | |
| Zaburzenia mięśniowo-szkieletowe i tkanki łącznej | |||
| bóle mięśniowe | Bardzo często | 11 | 0,3† |
| Zaburzenia ogólne i stany w miejscu podania | |||
| obrzęk* | Bardzo często | 26 | 0,8† |
| zmęczenie* | 26 | 0,8† | |
| gorączka | 11 | 0 | |
| Urazy, zatrucia i powikłania po zabiegach | |||
| reakcja związana z infuzją | Bardzo często | 67 | 2 |
* Terminy zbiorcze
† Tylko zdarzenia stopnia 3
Podsumowanie profilu bezpieczeństwa
W zestawie danych uzyskanych podczas stosowania amiwantamabu w skojarzeniu z karboplatyną i pemetreksedem (N=301), najczęstszymi działaniami niepożądanymi wszystkich stopni były: wysypka (83%), neutropenia (57%), toksyczne działanie na paznokcie (53%), reakcje związane z infuzją (51%), zmęczenie (43%), zapalenie jamy ustnej (39%), nudności (43%), trombocytopenia (40%), zaparcia (40%), obrzęk (40%), zmniejszenie apetytu (33%), hipoalbuminemia (32%), zwiększenie aktywności aminotransferazy alaninowej (26%), zwiększenie aktywności aminotransferazy asparaginianowej (23%), wymioty (22%) i hipokaliemia (20%). Ciężkie działania niepożądane to: wysypka (2,7%), żylna choroba zakrzepowo-zatorowa (2,3%), trombocytopenia (2,3%), oraz ILD (2,0%). Osiem procent pacjentów przerwało leczenie produktem Rybrevant z powodu działań niepożądanych. Najczęstszymi działaniami niepożądanymi prowadzącymi do przerwania leczenia były IRR (2,7%), wysypka (2,3%), ILD (2,3%) i toksyczne działanie na paznokcie (1,0%).
Tabela 8 podsumowuje działania niepożądane, które wystąpiły u pacjentów otrzymujących amiwantamab w skojarzeniu z chemioterapią.
Dane odzwierciedlają ekspozycję na amiwantamab w skojarzeniu z karboplatyną i pemetreksedem u 301 pacjentów z miejscowo zaawansowanym lub przerzutowym niedrobnokomórkowym rakiem płuca. Pacjenci otrzymywali amiwantamab w dawce 1400 mg (pacjenci o masie ciała <80 kg) lub 1750 mg (pacjenci o masie ciała ≥80 kg) raz w tygodniu przez 4 tygodnie. Począwszy od 7. tygodnia, pacjenci otrzymywali amiwantamab w dawce 1750 mg (pacjenci o masie ciała <80 kg) lub 2100 mg (pacjenci o masie ciała ≥80 kg) co 3 tygodnie. Mediana ekspozycji na amiwantamab w skojarzeniu z karboplatyną i pemetreksedem wynosiła 7,7 miesięcy (zakres: od 0,0 do 28,1 miesięcy).
Działania niepożądane stwierdzone w trakcie badań klinicznych wymieniono poniżej według częstości występowania. Kategorie częstości zdefiniowano następująco: bardzo często (≥1/10), często (≥1/100 do <1/10), niezbyt często (≥1/1000 do <1/100), rzadko (≥1/10 000 do <1/1000), bardzo rzadko (<1/10 000), nieznana (częstość nie może być określona na podstawie dostępnych danych).
Działania niepożądane w każdej kategorii częstości uporządkowano zgodnie ze zmniejszającą się ciężkością.
Tabela 8: Działania niepożądane u pacjentów otrzymujących amiwantamab w skojarzeniu z karboplatyną i pemetreksedem
Klasyfikacja układów i narządów Działanie niepożądane | Kategoria częstości | Każdy stopień (%) | Stopień 3.-4. (%) |
| Zaburzenia krwi i układu chłonnego | |||
| neutropenia | Bardzo często | 57 | 39 |
| trombocytopenia | 40 | 12 | |
| Zaburzenia metabolizmu i odżywiania | |||
| zmniejszony apetyt | Bardzo często | 33 | 1,3 |
| hipoalbuminemia* | 32 | 3,7 | |
| hipokaliemia | 20 | 6,6 | |
| hipomagnezemia | 13 | 1,3 | |
| hipokalcemia | 12 | 1,0 | |
| Zaburzenia układu nerwowego | |||
| zawroty głowy* | Często | 10 | 0,3 |
| Zaburzenia naczyniowe | |||
| żylna choroba zakrzepowo-zatorowa* | Bardzo często | 14 | 3,0 |
| Zaburzenia oka | |||
| inne zaburzenia oka* | Często | 7,3 | 0 |
| zaburzenia widzenia* | 3,0 | 0 | |
| wzrost rzęs | Niezbyt często | 0,3 | 0 |
| zapalenie rogówki | 0,3 | 0 | |
| zapalenie błony naczyniowej | 0,3 | 0 | |
| Zaburzenia układu oddechowego, klatki piersiowej i śródpiersia | |||
| choroba śródmiąższowa płuc* | Często | 2,3 | 1,7 |
| Zaburzenia żołądka i jelit | |||
| nudności | Bardzo często | 43 | 1,0 |
| zaparcia | 40 | 0,3 | |
| zapalenie jamy ustnej* | 39 | 3,0 | |
| wymioty | 22 | 2,0 | |
| biegunka | 19 | 2,3 | |
| ból brzucha* | Często | 11 | 0,3 |
| guzki krwawnicze odbytu | 9,3 | 0,7 | |
| Zaburzenia wątroby i dróg żółciowych | |||
| zwiększenie aktywności aminotransferazy alaninowej | Bardzo często | 26 | 4,3 |
| zwiększenie aktywności aminotransferazy asparaginianowej | 23 | 0,7 | |
| zwiększenie aktywności fosfatazy zasadowej we krwi | Często | 10 | 0,3 |
| Zaburzenia skóry i tkanki podskórnej | |||
| wysypka* | Bardzo często | 83 | 14 |
| toksyczne działanie na paznokcie* | 53 | 4,3 | |
| sucha skóra* | 16 | 0 | |
| świąd | 10 | 0 | |
| owrzodzenie skóry | Często | 3,7 | 0,7 |
| Zaburzenia mięśniowo-szkieletowe i tkanki łącznej | |||
| bóle mięśniowe | Często | 5,0 | 0,7 |
| Zaburzenia ogólne i stany w miejscu podania | |||
| zmęczenie* | Bardzo często | 43 | 4,7 |
| obrzęk* | 40 | 1,3 | |
| gorączka | 14 | 0 | |
| Urazy, zatrucia i powikłania po zabiegach | |||
| reakcja związana z infuzją | Bardzo często | 51 | 3,0 |
* Terminy zbiorcze
Podsumowanie profilu bezpieczeństwa
W zestawie danych dotyczących stosowania amiwantamabu w skojarzeniu z lazertynibem (N=421) najczęstszymi działaniami niepożądanymi wszystkich stopni były: wysypka (89%), toksyczne działanie na paznokcie (71%), reakcje związane infuzją (63%), hipoalbuminemia (48%), hepatotoksyczność (47%), obrzęk (47%), zapalenie jamy ustnej (43%), żylna choroba zakrzepowo-zatorowa (37%), parestezje (lazertynib) (34%), zmęczenie (32%), biegunka (29%), zaparcia (29%), suchość skóry (26%), świąd (24%), zmniejszenie apetytu (24%), hipokalcemia (21%), nudności (21%) i inne zaburzenia oka (21%). Najczęstsze ciężkie działania niepożądane to: żylna choroba zakrzepowo-zatorowa (11%), zapalenie płuc (4,0%), wysypka (3,1%), ILD/zapalenie płuc (2,9%), hepatotoksyczność (2,4%), infekcja COVID 19 (2,4%) oraz IRR i wysięk opłucnowy (2,1%). Dwadzieścia trzy procent pacjentów przerwało stosowanie produktu Rybrevant z powodu działań niepożądanych. Najczęstszymi działaniami niepożądanymi prowadzącymi do przerwania stosowania produktu Rybrevant były: wysypka (5,5%), reakcje związane z infuzją (4,5%), toksyczne działanie na paznokcie (3,6%), ILD (2,9%) i VTE (2,9%).
Tabela 9. podsumowuje działania niepożądane, które wystąpiły u pacjentów otrzymujących amiwantamab w skojarzeniu z lazertynibem.
Dane odzwierciedlają ekspozycję na amiwantamab w skojarzeniu z lazertynibem u 421 pacjentów z miejscowo zaawansowanym lub przerzutowym niedrobnokomórkowym rakiem płuca. Pacjenci otrzymywali amiwantamab w dawce 1050 mg (pacjenci o masie ciała <80 kg) lub 1400 mg (pacjenci o masie ciała ≥80 kg) raz w tygodniu przez 4 tygodnie, a następnie co 2 tygodnie. Mediana ekspozycji na badane leczenie w grupie otrzymującej skojarzenie amiwantamabu i lazertynibu wynosiła 18,5 miesięcy (zakres: od 0,2 do 31,4 miesięcy).
Działania niepożądane zaobserwowane podczas badań klinicznych są wymienione niżej według kategorii częstości. Kategorie częstości są zdefiniowane w następujący sposób: bardzo często (≥1/10); często (≥1/100 do <1/10); niezbyt często (≥1/1000 do <1/100); rzadko (≥1/10 000 do <1/1000); bardzo rzadko (<1/10 000); i nieznana (częstość nie może być określona na podstawie dostępnych danych). W obrębie każdej grupy częstości występowania działania niepożądane przedstawiono w kolejności malejącej ciężkości.
| Tabela 9: Działania niepożądane u pacjentów otrzymujących amiwantamab w skojarzeniu | |||||||||||||
| z lazertynibem | |||||||||||||
Klasyfikacja układów i narządów Działanie niepożądane | Kategoria częstości | Każdy | Stopień 3.-4. (%) | ||||||||||
| stopień | |||||||||||||
| (%) | |||||||||||||
| Zaburzenia metabolizmu i odżywiania | |||||||||||||
| hipoalbuminemia* | Bardzo często | 48 | 5 | ||||||||||
| zmniejszony apetyt | 24 | 1,0 | |||||||||||
| hipokalcemia | 21 | 2,1 | |||||||||||
| hipokaliemia | 14 | 3,1 | |||||||||||
| hipomagnezemia | Często | 5,0 | 0 | ||||||||||
| Zaburzenia układu nerwowego | ||||||||||||
| parestezje*‡ | Bardzo często | 34 | 1,7 | |||||||||
| zawroty głowy* | 13 | 0 | ||||||||||
| Zaburzenia naczyniowe | ||||||||||||
| żylna choroba zakrzepowo-zatorowa* | Bardzo często | 37 | 11 | |||||||||
| Zaburzenia oka | ||||||||||||
| inne zaburzenia oka* | Bardzo często | 21 | 0,5 | |||||||||
| zaburzenia widzenia* | Często | 4,5 | 0 | |||||||||
| zapalenie rogówki | 2,6 | 0,5 | ||||||||||
| wzrost rzęs* | 1,9 | 0 | ||||||||||
| Zaburzenia układu oddechowego, klatki piersiowej i śródpiersia | ||||||||||||
| śródmiąższowa choroba płuc/zapalenie płuc* | Często | 3,1 | 1,2 | |||||||||
| Zaburzenia żołądka i jelit | ||||||||||||
| zapalenie jamy ustnej* | Bardzo często | 43 | 2,4 | |||||||||
| biegunka | 29 | 2,1 | ||||||||||
| zaparcia | 29 | 0 | ||||||||||
| nudności | 21 | 1,2 | ||||||||||
| wymioty | 12 | 0,5 | ||||||||||
| ból brzucha* | 11 | 0 | ||||||||||
| guzki krwawnicze odbytu | Często | 10 | 0,2 | |||||||||
| Zaburzenia wątroby i dróg żółciowych | ||||||||||||
| hepatotoksyczność† | Bardzo często | 47 | 9 | |||||||||
| Zaburzenia skóry i tkanki podskórnej | ||||||||||||
| wysypka* | Bardzo często | 89 | 27 | |||||||||
| toksyczność dotycząca paznokci* | 71 | 11 | ||||||||||
| sucha skóra* | 26 | 1,0 | ||||||||||
| świąd | 24 | 0,5 | ||||||||||
| zespół erytrodyzestezji dłoniowo-podeszwowej | Często | 6 | 0,2 | |||||||||
| owrzodzenie skóry | 5 | 0,7 | ||||||||||
| pokrzywka | 1,2 | 0 | ||||||||||
| Zaburzenia mięśniowo-szkieletowe i tkanki łącznej | ||||||||||||
| Skurcze mięśni | Bardzo często | 17 | 0,5 | |||||||||
| Ból mięśni | 13 | 0,7 | ||||||||||
| Zaburzenia ogólne i stany w miejscu podania | ||||||||||||
| obrzęk* | Bardzo często | 47 | 2,9 | |||||||||
| zmęczenie* | 32 | 3,8 | ||||||||||
| gorączka | 12 | 0 | ||||||||||
| Urazy, zatrucia i powikłania po zabiegach | ||||||||||||
| reakcja związana z infuzją | Bardzo często | 63 | 6 | |||||||||
| * Terminy zbiorcze | ||||||||||||
| ‡ Ocenione jako ADR (ang.adverse teaction) tylko dla lazertynibu. | ||||||||||||
| † Najczęstsze zdarzenia obejmowały zwiększenie aktywności AlAT (36%), zwiększenie aktywności AspAT (29%) | ||||||||||||
| i zwiększenie aktywności fosfatazy alkalicznej we krwi (12%). | ||||||||||||
Opis wybranych działań niepożądanych
Reakcje związane z infuzją
U pacjentów leczonych amiwantamabem w monoterapii, reakcje związane z infuzją wystąpiły u 67% pacjentów. Dziewięćdziesiąt osiem procent reakcji związanych z infuzją było stopnia 1.–2. Dziewięćdziesiąt dziewięć procent tych reakcji wystąpiło przy pierwszej infuzji, z medianą czasu do wystąpienia wynoszącą 60 minut, a większość z nich wystąpiła w ciągu 2 godzin od rozpoczęcia infuzji. Najczęstsze oznaki i objawy obejmowały dreszcze, duszność, nudności, zaczerwienienie, uczucie dyskomfortu w klatce piersiowej i wymioty (patrz punkt 4.4).
U pacjentów leczonych amiwantamabem w skojarzeniu z karboplatyną i pemetreksedem reakcje związane z infuzją wystąpiły u 50% pacjentów. Ponad 94% reakcji IRR było stopnia 1-2. Większość reakcji IRR wystąpiła podczas pierwszej infuzji z medianą czasu do wystąpienia wynoszącą 60 minut (zakres 0-7 godzin), a większość wystąpiła w ciągu 2 godzin od rozpoczęcia infuzji. Sporadycznie IRR może wystąpić przy ponownym rozpoczęciu podawania amiwantamabu po dłuższych przerwach w podawaniu wynoszących więcej niż 6 tygodni.
U pacjentów leczonych amiwantamabem w skojarzeniu z lazertynibem reakcje związane z infuzją wystąpiły u 63% pacjentów. Dziewięćdziesiąt cztery procent IRR było stopnia 1.-2. Większość reakcji IRR wystąpiła przy pierwszej infuzji, z medianą czasu do wystąpienia wynoszącą 1 godzinę, a większość wystąpiła w ciągu 2 godzin od rozpoczęcia infuzji. Najczęstsze objawy przedmiotowe i podmiotowe to dreszcze, duszność, nudności, zaczerwienienie, dyskomfort w klatce piersiowej i wymioty (patrz punkt 4.4)
Sporadycznie może wystąpić IRR przy ponownym rozpoczęciu podawania amiwantamabu po dłuższej przerwie w podawaniu dawki, trwającej ponad 6 tygodni.
W otwartym, wieloośrodkowym badaniu fazy 2. u pacjentów z NSCLC, pacjentom podawano 8 mg deksametazonu doustnie, dwa razy na dobę, w obu dniach poprzedzających pierwszą infuzję produktu Rybrevant, oraz 8 mg doustnie 60 minut przed infuzją w dniu pierwszej infuzji (łącznie 5 dawek), oprócz deksametazonu podawanego dożylnie. Dodanie doustnego deksametazonu spowodowało zmniejszenie IRR do 22,5%, a w dniu pierwszej infuzji nie odnotowano IRR stopnia ≥3 (patrz punkt 4.2).
Choroba śródmiąższowa płuc
Podczas stosowania amiwantamabu lub innych inhibitorów EGFR zgłaszano występowanie śródmiąższowej choroby płuc (ILD) oraz działań niepożądanych, podobnych do tych w jej przebiegu. Chorobę śródmiąższową płuc lub zapalenie płuc zgłoszono u 2,6% pacjentów leczonych amiwantamabem w monoterapii, u 2,3% pacjentów leczonych amiwantamabem w skojarzeniu z karboplatyną i pemetreksedem i u 3,1% pacjentów leczonych amiwantamabem w skojarzeniu z lazertynibem, w tym 1 (0,2%) przypadek zakończony zgonem. Pacjenci z ILD w wywiadzie, polekową ILD, popromiennym zapaleniem płuc, wymagającym leczenia steroidowego lub z jakimikolwiek dowodami wskazującymi na aktywną ILD, zostali wykluczeni z badania klinicznego (patrz punkt 4.4).
Żylne zdarzenia zakrzepowo-zatorowe (VTE) podczas jednoczesnego stosowania z lazertynibem W przypadku stosowania produktu Rybrevant w skojarzeniu z lazertynibem, zdarzenia VTE, w tym zakrzepica żył głębokich (DVT) i zatorowość płucna (PE), odnotowano u 37% z 421 pacjentów otrzymujących produkt Rybrevant w skojarzeniu z lazertynibem. Większość przypadków była stopnia
- 1. lub 2., zdarzenia stopnia 3.-4. wystąpiły u 11% pacjentów otrzymujących Rybrevant w skojarzeniu z lazertynibem i zmarło 0,5% pacjentów otrzymujących Rybrevant w skojarzeniu z lazertynibem. Informacje na temat profilaktycznych leków przeciwzakrzepowych i postępowania w przypadku wystąpienia VTE znajdują się w punktach 4.2 i 4.4.
U pacjentów otrzymujących produkt leczniczy Rybrevant w skojarzeniu z lazertynibem mediana czasu do wystąpienia pierwszego zdarzenia VTE wynosiła 84 dni. Zdarzenia VTE doprowadziły do przerwania leczenia produktem Rybrevant u 2,9% pacjentów.
Zaburzenia skóry i paznokci
U 76% pacjentów leczonych amiwantamabem w monoterapii wystąpiła wysypka (w tym trądzikopodobne zapalenie skóry), świąd i sucha skóra. Większość przypadków było stopnia 1. lub 2., z wystąpieniem wysypki stopnia 3. u 3% pacjentów. Wysypka prowadząca do zaprzestania podawania amiwantamabu wystąpiła u 0,3% pacjentów. Wysypka zazwyczaj występowała w trakcie pierwszych 4 tygodni terapii, z medianą czasu do wystąpienia wynoszącą 14 dni. U pacjentów leczonych amiwantamabem wystąpiły toksyczne działania na paznokcie. Większość zdarzeń było stopnia 1. lub 2., z wystąpieniem toksycznych działań na paznokcie stopnia 3. u 1,8% pacjentów.
Wysypka (w tym trądzikowe zapalenie skóry) wystąpiła u 83% pacjentów leczonych amiwantamabem w skojarzeniu z karboplatyną i pemetreksedem. Większość przypadków była stopnia 1. lub 2., a wysypka stopnia 3. wystąpiła u 14% pacjentów. Wysypka prowadząca do odstawienia amiwantamabu wystąpiła u 2,3% pacjentów. Wysypka pojawiała się zwykle w ciągu pierwszych 4 tygodni leczenia, a mediana czasu do jej wystąpienia wynosiła 14 dni. Działania toksyczne na paznokcie wystąpiły u pacjentów leczonych amiwantamabem w skojarzeniu z karboplatyną i pemetreksedem. Większość zdarzeń była stopnia 1. lub 2., a toksyczne działanie na paznokcie stopnia 3. wystąpiło u 4,3% pacjentów (patrz punkt 4.4).
Wysypka (w tym trądzikowe zapalenie skóry) wystąpiła u 89% pacjentów leczonych amiwantamabem w skojarzeniu z lazertynibem. Większość przypadków była stopnia 1. lub 2., a wysypka stopnia 3. wystąpiła u 27% pacjentów. Wysypka prowadząca do odstawienia amiwantamabu wystąpiła u 5,5% pacjentów. Wysypka pojawiała się zwykle w ciągu pierwszych 4 tygodni leczenia, a mediana czasu do jej wystąpienia wynosiła 14 dni. Toksyczne działania na paznokcie wystąpiły u pacjentów leczonych amiwantamabem w skojarzeniu z lazertynibem. Większość zdarzeń była stopnia 1. lub 2. a toksyczne działania na paznokcie stopnia 3. wystąpiły u 11% pacjentów (patrz punkt 4.4).
Przeprowadzono badanie fazy 2. z udziałem pacjentów leczonych produktem Rybrevant w skojarzeniu z lazertynibem w celu oceny stosowania profilaktycznego leczenia doustnym antybiotykiem, miejscowym antybiotykiem na skórę głowy, środkiem nawilżającym na twarz i całe ciało (z wyjątkiem skóry głowy) oraz środkiem antyseptycznym na dłonie i stopy (patrz punkty 4.2 i 4.4). Wykazano zmniejszenie częstości występowania dermatologicznych zdarzeń niepożądanych ≥stopnia 2. w ciągu pierwszych 12 tygodni leczenia w porównaniu ze standardowym postępowaniem dermatologicznym, stosowanym w praktyce klinicznej (38,6% vs. 76,5%, p<0,0001). Ponadto, w ciągu pierwszych 12 tygodni leczenia odnotowano zmniejszenie częstości występowania zdarzeń niepożądanych ≥ stopnia 2. dotyczących skóry głowy (8,6% vs. 29,4%) oraz zmniejszenie częstości występowania przypadków zmniejszenia dawki (7,1% vs. 19,1%), przerw w leczeniu (15,7% vs. 33,8%) oraz zmniejszenie częstości występowania przypadków zakończenia leczeniu (1,4% vs. 4,4%) spowodowanych dermatologicznymi zdarzeniami niepożądanymi.
Zaburzenia oka
U 9% pacjentów leczonych amiwantamabem w monoterapii lub w skojarzeniu z karboplatyną i pemetreksedem wystąpiły zaburzenia oka, w tym zapalenie rogówki (0,5%). Inne zgłoszone działania niepożądane to: wzrost rzęs, zaburzenia widzenia oraz inne zaburzenia oka. Wszystkie zdarzenia były stopnia 1.–2.
Zaburzenia oka, w tym zapalenie rogówki (0,3%), wystąpiły u 11% pacjentów leczonych amiwantamabem w skojarzeniu z karboplatyną i pemetreksedem. Inne zgłaszane działania niepożądane obejmowały wzrost rzęs, zaburzenia widzenia, zapalenie błony naczyniowej oka i inne zaburzenia oka. Wszystkie zdarzenia były stopnia 1.-2. (patrz punkt 4.4).
Zaburzenia oka, w tym zapalenie rogówki (2,6%) wystąpiły u pacjentów leczonych amiwantamabem w skojarzeniu z lazertynibem. Inne zgłaszane działania niepożądane to: wzrost rzęs, zaburzenia widzenia i inne zaburzenia oka. Większość zdarzeń była stopnia 1.-2. (patrz punkt 4.4).
Szczególne grupy pacjentów
Osoby w podeszłym wieku
Istnieją ograniczone dane kliniczne dotyczące stosowania amiwantamabu u pacjentów w wieku 75 lat lub starszych (patrz punkt 5.1). Zasadniczo nie obserwowano różnic w zakresie bezpieczeństwa stosowania między pacjentami w wieku ≥65 lat i pacjentami w wieku <65 lat.
Immunogenność
Podobnie jak w przypadku wszystkich białek terapeutycznych, istnieje ryzyko immunogenności. W badaniach klinicznych pacjentów z miejscowo zaawansowanym lub przerzutowym NSCLC, leczonych amiwantamabem, u 4 z 1862 (0,2%) uczestników, którzy byli leczeni produktem Rybrevant i których można było ocenić pod kątem obecności przeciwciał przeciwlekowych (ang. anti-drug antibodies, ADA), uzyskano dodatni wynik testu na obecność przeciwciał przeciw amiwantamabowi. Nie było żadnych dowodów wskazujących na zmianę farmakokinetyki, skuteczności czy profilu bezpieczeństwa ze względu na obecność przeciwciał przeciw amiwantamabowi. Zgłaszanie podejrzewanych działań niepożądanych
Po dopuszczeniu produktu leczniczego do obrotu istotne jest zgłaszanie podejrzewanych działań niepożądanych. Umożliwia to nieprzerwane monitorowanie stosunku korzyści do ryzyka stosowania produktu leczniczego. Osoby należące do fachowego personelu medycznego powinny zgłaszać wszelkie podejrzewane działania niepożądane za pośrednictwem krajowego systemu zgłaszania wymienionego w załączniku V.
4.9 Przedawkowanie
W badaniu w klinicznym, w którym pacjenci otrzymywali dawki do 2100 mg, podawane dożylnie, nie określono maksymalnej tolerowanej dawki. Nie ma swoistego antidotum w przypadku przedawkowania amiwantamabu. W przypadku przedawkowania należy przerwać leczenie produktem Rybrevant, monitorować pacjenta pod kątem wszelkich objawów podmiotowych lub przedmiotowych zdarzeń niepożądanych i natychmiast zastosować odpowiednie ogólne środki wspomagające, do czasu zmniejszenia lub ustąpienia toksyczności klinicznej.
5. WŁAŚCIWOŚCI FARMAKOLOGICZNE
5.1 Właściwości farmakodynamiczne
Grupa farmakoterapeutyczna: Przeciwciała monoklonalne i koniugaty leków z przeciwciałami, kod ATC: L01FX18
Mechanizm działania
Amiwantamab to w pełni ludzkie dwuswoiste przeciwciało na bazie IgG1 przeciwko EGFR-MET, o niskiej zawartości fukozy, o działaniu ukierunkowującym komórki odpornościowe na guzy z aktywującymi mutacjami EGFR, takimi jak delecje w eksonie 19, substytucja L858R w eksonie 21 i mutacje insercyjne eksonu 20. Amiwantamab wiąże się z domenami zewnątrzkomórkowymi EGFR i MET.
Amiwantamab zakłóca funkcje sygnalizacyjne EGFR i MET poprzez blokowanie wiązania ligandu i wzmocnienie degradacji EGFR i MET, zapobiegając w ten sposób wzrostowi i progresji nowotworu. Obecność EGFR i MET na powierzchni komórek nowotworowych umożliwia również nakierowywanie na te komórki w celu ich zniszczenia przez komórki efektorowe układu immunologicznego, takie jak komórki NK (ang. natural killer) czy makrofagi, odpowiednio, poprzez zależną od przeciwciał cytotoksyczność komórkową (ang. antibody-dependent cellular cytotoxicity, ADCC) i mechanizmy trogocytozy.
Działanie farmakodynamiczne
Albuminy
Amiwantamab zmniejszał stężenie albumin w surowicy, co jest efektem farmakodynamicznym hamowania MET, zwykle w trakcie pierwszych 8 tygodni (patrz punkt 4.8); następnie stężenie albumin stabilizowało się na pozostały okres leczenia amiwantamabem.
Skuteczność kliniczna i bezpieczeństwo stosowania
Wcześniej nieleczony NSCLC z delecjami eksonu 19 EGFR lub mutacjami substytucyjnymi eksonu 21 L858R (MARIPOSA)
Badanie NSC3003 (MARIPOSA) to randomizowane, otwarte, aktywnie kontrolowane, wieloośrodkowe badanie fazy 3. oceniające skuteczność i bezpieczeństwo stosowania produktu leczniczego Rybrevant w skojarzeniu z lazertynibem w porównaniu z monoterapią ozymertynibem jako pierwszej linii leczenia u pacjentów z miejscowo zaawansowanym lub przerzutowym NSCLC z mutacją EGFR, niepoddającym się leczeniu. Próbki pobrane od pacjentów musiały zawierać jedną z dwóch powszechnych mutacji EGFR (delecja eksonu 19 lub mutacja substytucyjna eksonu 21 L858R), zidentyfikowanych w lokalnych testach. Próbki tkanki guza (94%) i (lub) osocza (6%) od wszystkich pacjentów zostały przebadane lokalnie w celu określenia statusu mutacji delecji eksonu 19 EGFR i (lub) substytucji eksonu 21 L858R przy użyciu reakcji łańcuchowej polimerazy (ang. polymerase chain reaction, PCR) u 65% i sekwencjonowania następnej generacji (ang. next generation sequencing, NGS) u 35% pacjentów.
Łącznie 1074 pacjentów przydzielono losowo (2:2:1) do grupy otrzymującej produkt leczniczy Rybrevant w skojarzeniu z lazertynibem, ozymertynib w monoterapii lub lazertynib w monoterapii do czasu progresji choroby lub wystąpienia nieakceptowalnej toksyczności. Rybrevant podawano dożylnie w dawce 1050 mg (pacjentom o masie ciała <80 kg) lub 1400 mg (pacjentom o masie ciała ≥80 kg) raz w tygodniu przez 4 tygodnie, a następnie co 2 tygodnie, począwszy od 5. tygodnia. Lazertynib podawano w dawce 240 mg doustnie raz na dobę. Ozymertynib podawano w dawce 80 mg doustnie raz na dobę. Randomizacja była stratyfikowana według typu mutacji EGFR (delecja eksonu 19 lub mutacja substytucyjna eksonu 21 L858R), rasy (azjatycka lub inna niż azjatycka) oraz historii przerzutów do mózgu (tak lub nie).
Dane demograficzne na początku badania i charakterystyka choroby były zrównoważone we wszystkich ramionach leczenia. Mediana wieku wynosiła 63 lata (zakres: 25-88), przy czym 45% pacjentów było w wieku ≥65 lat; 62% stanowiły kobiety; 59% pacjentów było rasy azjatyckiej, a 38% było rasy białej. Wyjściowy stan sprawności Eastern Cooperative Oncology Group (ECOG) wynosił 0 (34%) lub 1 (66%); 69% nigdy nie paliło; 41% miało wcześniej przerzuty do mózgu; a 90% miało raka w stadium IV w początkowej diagnozie. W odniesieniu do statusu mutacji EGFR, 60% stanowiły delecje eksonu 19, a 40% stanowiły mutacje substytucyjne eksonu 21 L858R.
Rybrewant w skojarzeniu z lazertynibem wykazał statystycznie istotną poprawę przeżycia wolnego od progresji (ang. progression-free survival, PFS) w ocenie BICR.
Analiza końcowa OS wykazała statystycznie istotną poprawę OS dla produktu Rybrevant w skojarzeniu z lazertynibem w porównaniu z ozymertynibem (patrz tabela 10 i wykres 2).
Tabela 10. Wyniki skuteczności w badaniu MARIPOSA
Rybrevant + lazertynib (N=429) | Ozymertynib (N=429) | |
| Przeżycie wolne od progresji (PFS)a | ||
| Liczba zdarzeń | 192 (45%) | 252 (59%) |
| Mediana, miesiące (95% CI) | 23,7 (19,1; 27,7) | 16,6 (14,8; 18,5) |
| HR (95% CI); wartość-p | 0,70 (0,58; 0,85); p=0,0002 | |
| Całkowite przeżycie (OS) | ||
| Liczba zdarzeń | 173 (40%) | 217 (51%) |
| Mediana, miesiące (95% CI) | NE (42,9; NE) | 36,7 (33,4; 41,0) |
| HR (95% CI); wartość-p | 0,75 (0,61; 0,92); p=0,0048 | |
| Obiektywny wskaźnik odpowiedzi (ORR)a b | ||
| ORR % (95% CI) | 80% (76%; 84%) | 77% (72%; 81%) |
| Czas trwania odpowiedzi (DOR)a,b | ||
| Mediana, miesiące (95% CI) | 25,8 (20,3; 33,9) | 18,1 (14,8; 20,1) |
BICR = zaślepiony niezależny przegląd centralny; CI = przedział ufności; NE = nie do oszacowania Wyniki PFS pochodzą z okresu odcięcia danych 11 sierpnia 2023 r. przy medianie czasu obserwacji wynoszącej 22 miesiące. Wyniki DOR i ORR pochodzą z okresu odcięcia danych 13 maja 2024 r. przy medianie czasu obserwacji wynoszącej 31,3 miesiące. Wyniki dotyczące OS pochodzą z danych zebranych do dnia 4 grudnia 2024 r., przy medianie czasu obserwacji wynoszącej 37,8 miesięcy.
a BICR według RECIST v1.1
b W oparciu o potwierdzonych respondentów.
Wykres 1: Krzywa Kaplana-Meiera PFS u wcześniej nieleczonych pacjentów z NSCLC według oceny BICR
Wykres 2: Krzywa Kaplana-Meiera OS u wcześniej nieleczonych pacjentów z NSCLC
Wewnątrzczaszkowy ORR i DOR według BICR były wstępnie określonymi punktami końcowymi w badaniu MARIPOSA. W podgrupie pacjentów ze zmianami wewnątrzczaszkowymi, na początku badania skojarzenie produktu leczniczego Rybrevant i lazertynibu wykazało podobny wewnątrzczaszkowy ORR do kontroli. Zgodnie z protokołem, u wszystkich pacjentów w badaniu MARIPOSA wykonano seryjne badania MRI mózgu w celu oceny odpowiedzi wewnątrzczaszkowej i czasu jej trwania. Wyniki podsumowano w tabeli 11.
Tabela 11: Wewnątrzczaszkowy ORR i DOR według oceny BICR u osób ze zmianami wewnątrzczaszkowymi na początku badania MARIPOSA
Rybrevant + lazertynib (N=180) | Ozymertinib (N=186) | |
| Ocena odpowiedzi guza wewnątrzczaszkowego | ||
| Wewnątrzczaszkowy ORR (CR+PR), % (95% CI) | 78% (71%, 84%) | 77% (71%, 83%) |
| Pełna odpowiedź | 64% | 59% |
| Wewnątrzczaszkowy DOR | ||
| Liczba respondentów | 140 | 144 |
| Mediana, miesiące (95% CI) | 35,0 (20,4; NE) | 25,1 (22,1; 31,2) |
CI = przedział ufności
NE = nie do oszacowania
Wewnątrzczaszkowe wyniki ORR i DOR pochodzą z daty odcięcia danych 4 grudnia 2024 r. z medianą obserwacji wynoszącą 37,8 miesięcy.
Wcześniej leczony NSCLC z delecjami eksonu 19 EGFR lub mutacjami substytucji eksonu 21 L858R (MARIPOSA-2)
MARIPOSA-2 jest randomizowanym (2:2:1), otwartym, wieloośrodkowym badaniem fazy 3. u pacjentów z miejscowo zaawansowanym lub przerzutowym NSCLC z delecją w eksonie 19 EGFR lub mutacją substytucji eksonu 21 L858R (badanie mutacji mogło zostać przeprowadzone w momencie rozpoznania miejscowo zaawansowanej lub przerzutowej choroby lub później. Badanie nie musiało być powtarzane w momencie przystąpienia do badania po wcześniejszym ustaleniu statusu mutacji EGFR) po niepowodzeniu wcześniejszej terapii obejmującej inhibitor kinazy tyrozynowej EGFR trzeciej generacji (TKI). Do badania przydzielono losowo łącznie 657 pacjentów, z których 263 otrzymywało karboplatynę i pemetreksed (CP), a 131 otrzymywało Rybrevant w skojarzeniu z karboplatyną i pemetreksedem (Rybrevant-CP). Dodatkowo, 263 pacjentów zostało losowo przydzielonych do grupy otrzymującej Rybrevant w skojarzeniu z lazertynibem, karboplatyną i pemetreksedem w oddzielnym ramieniu badania. Rybrewant podawano dożylnie w dawce 1400 mg (pacjentom o masie ciała <80 kg) lub 1750 mg (pacjentom o masie ciała ≥80 kg) raz w tygodniu przez 4 tygodnie, a następnie co 3 tygodnie w dawce 1750 mg (pacjentom o masie ciała <80 kg) lub 2100 mg (pacjentom o masie ciała ≥80 kg), począwszy od 7. tygodnia, aż do progresji choroby lub wystąpienia niedopuszczalnej toksyczności. Karboplatynę podawano dożylnie w obszarze pod krzywą stężenia w funkcji czasu wynoszącą 5 mg/ml na minutę (AUC 5) raz na 3 tygodnie, przez okres do 12 tygodni. Pemetreksed podawano dożylnie w dawce 500 mg/m2 raz na 3 tygodnie do czasu progresji choroby lub wystąpienia niedopuszczalnej toksyczności.
Pacjentów stratyfikowano według linii leczenia ozymertynibem (pierwsza lub druga linia), wcześniejszych przerzutów do mózgu (tak lub nie) oraz rasy azjatyckiej (tak lub nie).
Spośród 394 pacjentów, przydzielonych losowo do ramienia Rybrevant-CP lub ramienia CP, mediana wieku wynosiła 62 lata (zakres: 31-85), przy czym 38% pacjentów było w wieku ≥65 lat; 60% stanowiły kobiety; 48% było rasy azjatyckiej, a 46% rasy białej. Wyjściowy stan sprawności wg Eastern Cooperative Oncology Group (ECOG) wynosił 0 (40%) lub 1 (60%); 66% nigdy nie paliło tytoniu; 45% miało przerzuty do mózgu w wywiadzie, a 92% miało raka w stadium IV przy początkowej diagnozie.
Rybrevant w skojarzeniu z karboplatyną i pemetreksedem wykazał statystycznie istotną poprawę przeżycia wolnego od progresji (PFS) w porównaniu z karboplatyną i pemetreksedem, z HR wynoszącym 0,48 (95% CI: 0,36, 0,64; p<0,0001). W czasie drugiej analizy pośredniej dla OS, z medianą obserwacji wynoszącą około 18,6 miesięcy dla ramienia Rybrevant-CP i około 17,8 miesięcy dla ramienia CP, HR OS wyniósł 0,73 (95%CI: 0,54, 0,99; p=0,0386). Nie było to istotne statystycznie (testowane na wcześniej określonym poziomie istotności 0,0142).
Wyniki skuteczności podsumowano w tabeli 12.
Tabela 12: Wyniki skuteczności w badaniu MARIPOSA-2
Rybrevant + karboplatyna+ pemetreksed (N=131) | karboplatyna+pemetrekse d (N=263) | |
| Przeżycie wolne od progresji (PFS)a | ||
| Liczba zdarzeń | 74 (57) | 171 (65) |
| Mediana, miesiące (95% CI) | 6,3 (5,6; 8,4) | 4,2 (4,0; 4,4) |
| HR (95% CI); wartość p | 0,48 (0,36; 0,64); p<0,0001 | |
| Całkowite przeżycie (OS) | ||
| Liczba zdarzeń | 65 (50) | 143 (54) |
| Mediana, miesiące (95% CI) | 17,7 (16,0; 22,4) | 15,3 (13,7; 16,8) |
| HR (95% CI); wartość pb | 0,73 (0,54; 0,99); p=0,0386 | |
| Obiektywny wskaźnik odpowiedzia | ||
| ORR, % (95% CI) | 64% (55%, 72%) | 36% (30%, 42%) |
| Iloraz szans (95% CI); wartość p | 3,10 (2,00; 4,80); p<0,0001 | |
| Czas trwania odpowiedzi (DOR)a | ||
| Mediana (95% CI), miesiące | 6,90 (5,52; NE) | 5,55 (4,17; 9,56) |
| Pacjenci z DOR ≥ 6 miesiecy | 31,9% | 20,0% |
CI = przedział ufności
NE = nie do oszacowania
Wyniki PFS, DOR i ORR pochodzą z okresu odcięcia danych 10 lipca 2023 r., kiedy przeprowadzono testowanie hipotez i ostateczną analizę dla tych punktów końcowych. Wyniki OS pochodzą z danych odciętych 26 kwietnia 2024 r. z drugiej analizy pośredniej OS.
a Ocena BICR
b Wartość p jest porównywana z 2-stronnym poziomem istotności wynoszącym 0,0142. W związku z tym wyniki OS nie są istotne od drugiej analizy okresowej.
Wykres 3: Krzywa Kaplana-Meiera PFS u wcześniej leczonych pacjentów z NSCLC według oceny BICR
Korzyści w zakresie PFS, wynikające ze stosowania schematu Rybrevant-CP w porównaniu ze schematem CP, były spójne we wszystkich wstępnie zdefiniowanych podgrupach poddanych analizie, w tym pod względem pochodzenia etnicznego, wieku, płci, historii palenia tytoniu i statusu przerzutów do OUN w momencie rozpoczęcia badania.
Wykres 4: Krzywa Kaplana-Meiera OS u wcześniej leczonych pacjentów z NSCLC
Dane dotyczące skuteczności stosowania w przypadku przerzutów wewnątrzczaszkowych Pacjenci z bezobjawowymi lub wcześniej leczonymi i stabilnymi przerzutami wewnątrzczaszkowymi kwalifikowali się do randomizacji w badaniu MARIPOSA-2.
Leczenie schematem Rybrevant-CP wiązało się z liczbowym wzrostem wewnątrzczaszkowego ORR (23,3% dla schematu Rybrevant-CP w porównaniu z 16,7% dla schematu CP, iloraz szans 1,52; 95% CI (0,51, 4,50) i wewnątrzczaszkowego DOR (13,3 miesięcy 95% CI (1,4, NE) w ramieniu Rybrevant-CP w porównaniu z 2,2 miesiąca; CI (1,4, NE) w ramieniu CP). Mediana obserwacji dla ramienia Rybrevant-CP wynosiła około 18,6 miesięcy.).
Wcześniej nieleczony niedrobnokomórkowy rak płuca (NSCLC) z mutacjami insercji eksonu 20 (PAPILLON)
PAPILLON to randomizowane, otwarte, wieloośrodkowe badanie fazy 3. porównujące leczenie produktem Rybrevant w skojarzeniu z karboplatyną i pemetreksedem z samą chemioterapią (karboplatyna i pemetreksed) u pacjentów z nieleczonym, miejscowo zaawansowanym lub przerzutowym NSCLC z aktywującymi mutacjami insercyjnymi EGFR eksonu 20. Próbki tkanki guza (92,2%) i (lub) osocza (7,8%) wszystkich 308 pacjentów zostały przebadane lokalnie w celu określenia statusu mutacji insercji EGFR eksonu 20 przy użyciu sekwencjonowania następnej generacji (NGS) u 55,5% pacjentów i (lub) reakcji łańcuchowej polimerazy (PCR) u 44,5% pacjentów. Przeprowadzono również testy centralne przy użyciu testu tkankowego AmoyDx® LC10, testu docelowego Thermo Fisher Oncomine Dx i testu osoczowego Guardant 360® CDx.
Pacjenci z przerzutami do mózgu podczas badań przesiewowych kwalifikowali się do udziału w badaniu, gdy byli poddani definitywnemu leczeniu, stabilni klinicznie, bezobjawowi i nie otrzymywali kortykosteroidów przez co najmniej 2 tygodnie przed randomizacją.
Rybrevant podawano dożylnie w dawce 1400 mg (pacjentom o masie ciała <80 kg) lub 1750 mg (pacjentom o masie ciała ≥80 kg) raz w tygodniu przez 4 tygodnie, a następnie co 3 tygodnie w dawce 1750 mg (pacjentom o masie ciała <80 kg) lub 2100 mg (pacjentom o masie ciała ≥80 kg), począwszy od 7. tygodnia, aż do wystąpienia progresji choroby lub niedopuszczalnej toksyczności. Karboplatynę podawano dożylnie w zakresie pola pod krzywą stężenia w czasie 5 mg/ml na minutę raz na 3 tygodnie, przez okres do 12 tygodni. Pemetreksed podawano dożylnie w dawce 500 mg/m2 raz na 3 tygodnie do czasu progresji choroby lub wystąpienia niedopuszczalnej toksyczności. Randomizacja była stratyfikowana według stanu sprawności ECOG (0 lub 1) i wcześniejszych przerzutów do mózgu (tak lub nie). Pacjenci przydzieleni losowo do ramienia z karboplatyną i pemetreksedem, u których potwierdzono progresję choroby, mogli przejść na monoterapię produktem Rybrevant. Łącznie 308 pacjentów przydzielono losowo (1:1) do grupy otrzymującej Rybrevant w skojarzeniu z karboplatyną i pemetreksedem (N=153) lub karboplatyną i pemetreksedem (N=155). Mediana wieku wynosiła 62 lata (zakres: od 27 do 92 lat), przy czym 39% badanych było w wieku ≥65 lat; 58% stanowiły kobiety; 61% było rasy azjatyckiej, a 36% rasy białej. Wyjściowy stan sprawności Eastern Cooperative Oncology Group (ECOG) wynosił 0 (35%) lub 1 (64%); 58% nigdy nie paliło tytoniu; 23% miało przerzuty do mózgu w wywiadzie, a 84% miało raka w stadium IV przy początkowej diagnozie.
Pierwszorzędowym punktem końcowym badania PAPILLON było PFS, oceniane przez BICR. Mediana czasu obserwacji wyniosła 14,9 miesięcy (zakres: 0,3 do 27,0).
Wyniki skuteczności podsumowano w tabeli 13.
Tabela 13: Wyniki skuteczności w badaniu PAPILLON
Rybrevant + karboplatyna+ pemetreksed (N=153) | karboplatyna+ pemetreksed (N=155) | |
| Przeżycie wolne od progresji (PFS) a | ||
| Liczba zdarzeń | 84 (55%) | 132 (85%) |
| Mediana, miesiące (95% CI) | 11,4 (9,8; 13,7) | 6,7 (5,6; 7,3) |
| HR (95% CI); wartość p | 0,395 (0,29;0,52); p<0,0001 | |
| Obiektywny wskaźnik odpowiedzia,b | ||
| ORR, % (95% CI) | 73% (65%;80%) | 47% (39%; 56%) |
| Iloraz szans (95% CI); wartość p | 3,0 (1,8; 4,8); p<0,0001 | |
| Pełna odpowiedź | 3,9% | 0,7% |
| Częściowa odpowiedź | 69% | 47% |
| Całkowite przeżycie (OS)c | ||
| Liczba zdarzeń | 40 | 52 |
| Mediana OS, miesiące (95% CI) | NE (28,3; NE) | 28,6 (24,4; NE) |
| HR (95% CI); wartość p | 0,756 (0,50; 1,14); p=0,1825 | |
CI = przedział ufności
NE = nie do oszacowania
a Zaślepiony niezależny przegląd centralny według RECIST v1.1
b Na podstawie oszacowania Kaplana-Meiera.
c Na podstawie wyników zaktualizowanego OS z medianą obserwacji wynoszącą 20,9 miesiąca. Analiza OS nie została skorygowana o potencjalnie zakłócający wpływ krzyżowania (78 [50,3%] pacjentów w ramieniu karboplatyna + pemetreksed, którzy otrzymali następnie leczenie Rybrevantem w monoterapii).
Wykres 5: Krzywa Kaplana-Meiera PFS u wcześniej nieleczonych pacjentów z NSCLC w ocenie BICR
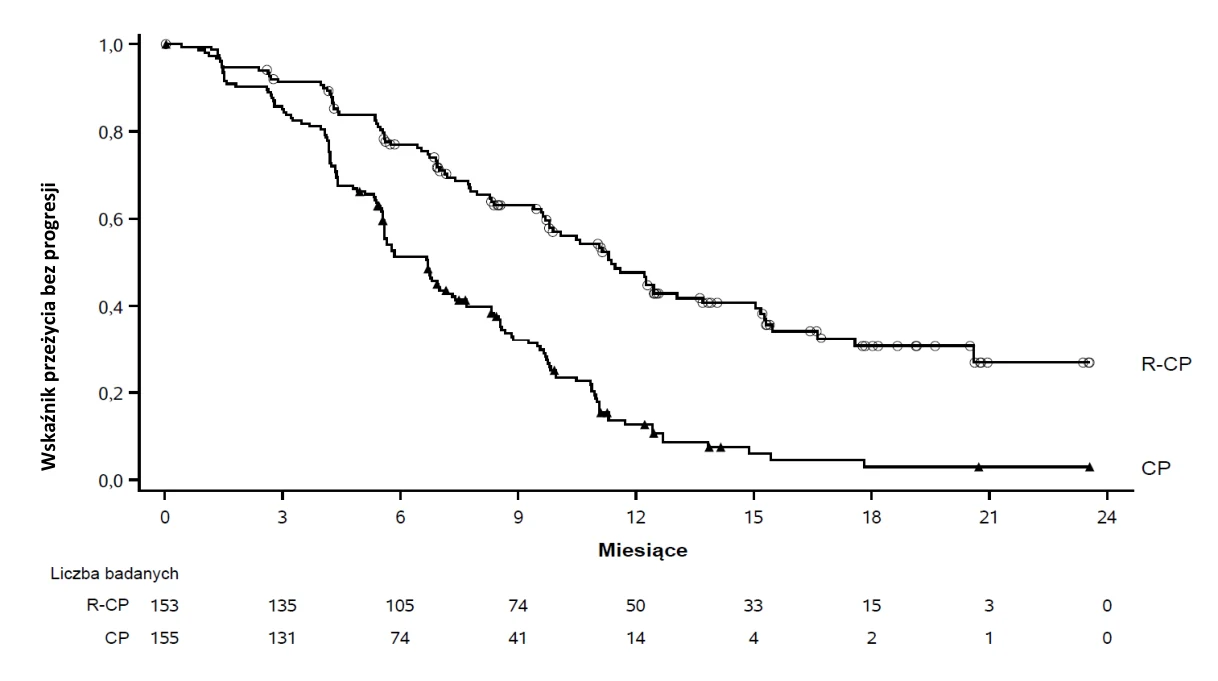
Korzyści w zakresie PFS, wynikające ze stosowania produktu Rybrevant w skojarzeniu z karboplatyną i pemetreksedem w porównaniu z karboplatyną i pemetreksedem, były spójne we wszystkich wcześniej zdefiniowanych podgrupach dotyczących przerzutów do mózgu w momencie włączenia do badania (tak lub nie), wieku (<65 lat lub ≥65 lat), płci (mężczyźni lub kobiety), rasy (azjatycka lub inna niż azjatycka), masy ciała (<80 kg lub ≥80 kg), stanu sprawności w skali ECOG (0 lub 1) oraz historii palenia tytoniu (tak lub nie).
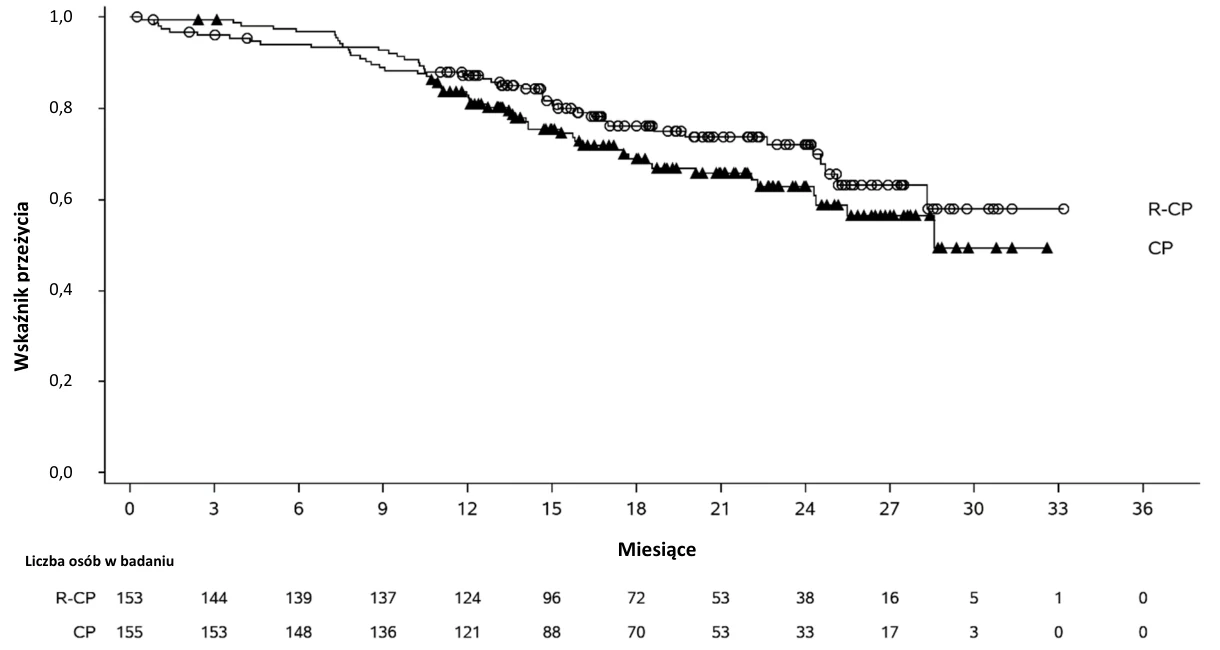
Wykres 6: Krzywa Kaplana-Meiera OS u wcześniej nieleczonych pacjentów z NSCLC
Wcześniej leczony niedrobnokomórkowy rak płuca (NSCLC) z mutacjami insercji eksonu 20 (CHRYSALIS)
CHRYSALIS to wieloośrodkowe, otwarte, wielokohortowe badanie, które przeprowadzono w celu oceny bezpieczeństwa i skuteczności produktu Rybrevant u pacjentów z miejscowo zaawansowanym lub przerzutowym NSCLC. Skuteczność oceniono u 114 pacjentów z miejscowo zaawansowanym lub przerzutowym NSCLC, u których występowały mutacje insercyjne eksonu 20 genu kodującego EGFR, w sytuacji progresji choroby w trakcie chemioterapii opartej na pochodnych platyny lub po niej, i u których mediana czasu obserwacji wyniosła 12,5 miesięcy. Próbki tkanki nowotworowej (93%) i (lub) osocza (10%) wszystkich pacjentów były badane lokalnie w celu określenia statusu mutacji insercyjnych eksonu 20 genu kodującego EGFR przy użyciu sekwencjonowania nowej generacji (ang. next generation sequencing, NGS) u 46% pacjentów i (lub) reakcji łańcuchowej polimerazy (ang. polymerase chain reaction, PCR) u 41% pacjentów; u 4% pacjentów nie określono metod badawczych. Do badania nie kwalifikowali się pacjenci z nieleczonymi przerzutami do mózgu lub ILD w wywiadzie, wymagający długotrwałego leczenia steroidami lub innymi lekami immunosupresyjnymi w ciągu ostatnich 2 lat. Rybrevant był podawany dożylnie w dawce 1050 mg pacjentom o masie <80 kg lub w dawce 1400 mg pacjentom o masie ≥ 80 kg raz w tygodniu przez 4 tygodnie, następnie co 2 tygodnie, począwszy od tygodnia 5., aż do utraty korzyści klinicznych lub wystąpienia nieakceptowalnej toksyczności. Pierwszorzędowym punktem końcowym skuteczności był całkowity odsetek odpowiedzi (ang. overall response rate, ORR), oceniany przez badacza, zdefiniowany jako potwierdzona całkowita odpowiedź (ang. complete response, CR) lub częściowa odpowiedź (ang. partial response, PR), w oparciu o kryteria odpowiedzi RECIST v 1.1. Dodatkowo, pierwszorzędowy punkt końcowy był oceniany w oparciu o zaślepioną niezależną ocenę centralną (ang. blinded independent central review, BICR). Drugorzędowe punkty końcowe skuteczności obejmowały czas trwania odpowiedzi (ang. duration of response, DOR).
Mediana wieku wynosiła 62 (zakres: 36–84) lata, przy czym 41% pacjentów miało ≥65 lat, 61% stanowiły kobiety, 52% stanowili Azjaci, a 37% było rasy białej. Mediana liczby wcześniejszych terapii wynosiła 2 (zakres: od 1 do 7 terapii). Na początku leczenia 29% miało stan sprawności wg. skali ECOG (Eastern Cooperative Oncology Group) równy 0, a 70% – stan sprawności wg skali ECOG równy 1; 57% nigdy nie paliło, 100% miało raka w stadium IV, a u 25% leczono wcześniej przerzuty do mózgu. Insercje w eksonie 20 zaobserwowano przy 8 różnych pozycjach; najbardziej powszechnymi pozycjami były A767 (22%), S768 (16%), D770 (12%) oraz N771 (11%).
Wyniki skuteczności podsumowano w tabeli 14.
Tabela 14. Wyniki skuteczności w badaniu CHRYSALIS
Ocena badacza (N=114) | |
| Całkowity odsetek odpowiedzi a,b (95% CI) | 37% (28%; 46%) |
| Całkowita odpowiedź | 0% |
| Częściowa odpowiedź | 37% |
| Czas trwania odpowiedzi | |
| Medianac (95% CI), miesiące | 12,5 (6,5; 16,1) |
| Pacjenci z DOR ≥6 miesięcy | 64% |
CI = przedział ufności
a Potwierdzona odpowiedź.
b Wyniki ORR i DOR w ocenie badacza były zgodne z wynikami podawanymi w ocenie BICR; ORR według oceny
BICR wynosił 43% (34%, 53%), z 3% odsetkiem CR i 40% odsetkiem PR, mediana DOR według oceny BICR wynosiła 10,8 miesięcy (95% CI: 6,9, 15,0), a chorych z DOR ≥ 6 miesięcy według oceny BICR było 55%. c W oparciu o estymację Kaplana-Meiera.
Aktywność przeciwnowotworową zaobserwowano we wszystkich badanych podtypach mutacji.
Pacjenci w podeszłym wieku
Zasadniczo nie obserwowano różnic w skuteczności pomiędzy pacjentami w wieku ≥65 lat i pacjentami w wieku <65 lat.
Dzieci i młodzież
Europejska Agencja Leków uchyliła obowiązek dołączania wyników badań produktu leczniczego Rybrevant we wszystkich podgrupach populacji dzieci i młodzieży w niedrobnokomórkowym raku płuca (stosowanie u dzieci i młodzieży, patrz punkt 4.2).
5.2 Właściwości farmakokinetyczne
Na podstawie danych z monoterapii produktem Rybrevant, pole powierzchni pod krzywą stężenia amiwantamabu w zależności od czasu (AUCtydzień 1) rośnie proporcjonalnie w zakresie dawek od 350 do 1750 mg.
Na podstawie symulacji z modelu farmakokinetyki populacyjnej, AUC1tydzień było około 2,8 razy wyższe po piątej dawce dla 2-tygodniowego schematu dawkowania i 2,6 razy wyższe po czwartej dawce dla 3-tygodniowego schematu dawkowania. Stężenia amiwantamabu w stanie stacjonarnym zostały osiągnięte w 13. tygodniu zarówno dla 3-tygodniowego, jak i 2-tygodniowego schematu dawkowania, a kumulacja ogólnoustrojowa była 1,9-krotna.
Dystrybucja
W oparciu o indywidualne oszacowania parametrów farmakokinetycznych (PK) amiwantamabu w analizie PK populacji, średnia geometryczna (CV%) całkowitej objętości dystrybucji wynosi 5,12 (27,8%) litrów po podaniu zalecanej dawki produktu leczniczego Rybrevant.
Eliminacja
W oparciu o indywidualne oszacowania parametrów PK amiwantamabu w analizie PK populacji, średnia geometryczna (CV%) klirensu liniowego (CL) i końcowego okresu półtrwania związanego z klirensem liniowym wynosi odpowiednio 0,266 (30,4%) l/dobę i 13,7 (31,9%) dni.
Szczególne grupy pacjentów
Pacjenci w podeszłym wieku
Nie zaobserwowano klinicznie znaczących różnic w farmakokinetyce amiwantamabu w zależności od wieku (21–88 lat).
Zaburzenia czynności nerek
Nie zaobserwowano klinicznie znaczących różnic w farmakokinetyce amiwantamabu u pacjentów z łagodnymi (60 ≤klirens kreatyniny (CrCl) <90 ml/min), umiarkowanymi (29 ≤CrCl <60 ml/min) lub ciężkimi (15 ≤CrCl<29 ml/min) zaburzeniami czynności nerek. Dane dotyczące pacjentów z ciężkimi zaburzeniami czynności nerek są ograniczone (n=1), ale nie ma dowodów wskazujacych na konieczność dostosowania dawki u tych pacjentów. Wpływ krańcowego stadium niewydolności nerek (CrCl <15 ml/min) na farmakokinetykę amiwantamabu jest nieznany.
Zaburzenia czynności wątroby
Jest mało prawdopodobne, aby zmiany czynności wątroby miały jakikolwiek wpływ na eliminację amiwantamabu, ponieważ cząsteczki na bazie IgG1, takie jak amiwantamab, nie są metabolizowane poprzez szlaki wątrobowe.
Nie zaobserwowano klinicznie istotnego wpływu na farmakokinetykę amiwantamabu w przypadku łagodnych zaburzeń czynności wątroby [(bilirubina całkowita≤GGN i AspAT>GGN) lub (GGN<bilirubina całkowita≤1,5 x GGN)] lub umiarkowanych (1,5 x GGN<bilirubina całkowita ≤3 x GGN i dowolne AspAT) zaburzeń czynności wątroby. Dane dotyczące pacjentów z umiarkowanymi zaburzeniami czynności wątroby są ograniczone (n=1), ale nie ma dowodów wskazujących na konieczność dostosowania dawki u tych pacjentów. Wpływ ciężkich zaburzeń czynności wątroby (bilirubina całkowita >3 razy GGN) na farmakokinetykę amiwantamabu jest nieznany.
Dzieci i młodzież
Nie badano farmakokinetyki produktu leczniczego Rybrevant u dzieci i młodzieży.
5.3 Przedkliniczne dane o bezpieczeństwie
Dane niekliniczne, wynikające z konwencjonalnych badań toksyczności po podaniu wielokrotnym, nie ujawniają szczególnego zagrożenia dla człowieka.
Rakotwórczość i mutagenność
Nie przeprowadzono badań na zwierzętach w celu ustalenia działania rakotwórczego amiwantamabu. Rutynowe badania genotoksyczności i rakotwórczości na ogół nie mają zastosowania do leków biologicznych, ponieważ duże białka nie mogą dyfundować do komórek ani wchodzić w interakcje z DNA lub materiałem chromosomalnym.
Toksyczny wpływ na reprodukcję
Nie przeprowadzono badań na zwierzętach w celu oceny wpływu na rozród i rozwój potomstwa, ale na podstawie mechanizmu działania amiwantamabu przypuszcza się, że może on powodować uszkodzenie płodu lub wady rozwojowe. Na podstawie doniesień literaturowych zmniejszenie, eliminacja lub zakłócenie sygnalizacji EGFR zarodka, płodu lub matki może uniemożliwić zagnieżdżenie, powodować utratę zarodka lub płodu na różnych etapach ciąży (poprzez działanie na rozwój łożyska), powodować wady rozwojowe w wielu narządach lub wczesną śmierć płodów, które przeżyły. Podobnie eliminacja MET lub jego ligandu wątrobowego czynnika wzrostu (ang. hepatocyte growth factor, HGF) była śmiertelna dla zarodka z powodu poważnych wad rozwoju łożyska, a płody wykazywały defekty w rozwoju mięśni w wielu narządach. Wiadomo, że ludzka IgG1 przechodzi przez łożysko. Dlatego amiwantamab może być przenoszony od matki do rozwijającego się płodu.
6. DANE FARMACEUTYCZNE
6.1 Wykaz substancji pomocniczych
Disodu edetynian dwuwodny (EDTA)
L-histydyna
L-histydyny chlorowodorek jednowodny
L-metionina
Polisorbat 80 (E433)
Sacharoza
Woda do wstrzykiwań
6.2 Niezgodności farmaceutyczne
Tego produktu leczniczego nie wolno mieszać z innymi produktami leczniczymi, z wyjątkiem tych wymienionych w punkcie 6.6.
6.3 Okres ważności
Nieotwarta fiolka
3 lata
Po rozcieńczeniu
Wykazano chemiczną i fizyczną stabilność użytkową dla czasu 10 godzin w temperaturze od 15°C do 25 C przy świetle pomieszczenia. Z mikrobiologicznego punktu widzenia, o ile metoda rozcieńczenia nie uniemożliwia ryzyka skażenia mikrobiologicznego, produkt należy zużyć natychmiast. Jeśli nie zostanie od razu zużyty, za czas i warunki przechowywania produktu przed zużyciem odpowiedzialność ponosi użytkownik.
6.4 Specjalne środki ostrożności podczas przechowywania
Przechowywać w lodówce (2°C do 8°C).
Nie zamrażać.
Przechowywać w oryginalnym opakowaniu w celu ochrony przed światłem.
Warunki przechowywania produktu leczniczego po rozcieńczeniu, patrz punkt 6.3.
6.5 Rodzaj i zawartość opakowania
7 ml koncentratu w fiolce ze szkła typu 1 z elastomerowym zamknięciem i aluminiową uszczelką z korkiem typu flip-off, zawierającej 350 mg amiwantamabu. Opakowanie zawiera 1 fiolkę.
6.6 Specjalne środki ostrożności dotyczące usuwania i przygotowania produktu leczniczego do
stosowania
Roztwór do dożylnej infuzji należy przygotować z wykorzystaniem techniki aseptycznej w następujący sposób:
Przygotowanie
- Określić wymaganą dawkę oraz liczbę potrzebnych fiolek produktu leczniczego Rybrevant na podstawie masy ciała pacjenta w punkcie początkowym (patrz punkt 4.2). Każda fiolka zawiera 350 mg amiwantamabu.
- W przypadku dawkowania co 2 tygodnie pacjenci o masie ciała <80 kg otrzymują 1050 mg, a pacjenci o masie ciała ≥80 kg otrzymują 1400 mg raz w tygodniu, łącznie 4 dawki, a następnie co 2 tygodnie, począwszy od 5. tygodnia.
- W przypadku dawkowania co 3 tygodnie, pacjenci o masie ciała <80 kg otrzymują 1400 mg raz w tygodniu, łącznie 4 dawki, a następnie 1750 mg co 3 tygodnie, począwszy od 7. tygodnia, a pacjenci o masie ciała ≥80 kg otrzymują 1750 mg raz w tygodniu, łącznie 4 dawki, a następnie 2100 mg co 3 tygodnie, począwszy od 7. tygodnia.
- Sprawdzić, czy roztwór produktu leczniczego Rybrevant jest bezbarwny do jasnożółtego. Nie stosować, jeśli wystąpiło odbarwienie lub występują widoczne cząstki. • Pobrać z 250 ml worka infuzyjnego, a następnie usunąć, objętość 5% roztworu glukozy lub roztworu 9 mg/ml (0.9%) chlorku sodu do wstrzykiwań równą wymaganej objętości roztworu produktu leczniczego Rybrevant, która ma być dodana (usunąć 7 ml rozcieńczalnika z worka infuzyjnego na każdą fiolkę). Worki infuzyjne muszą być wykonane z polichlorku winylu (PVC), polipropylenu (PP), polietylenu (PE) lub mieszanki poliolefinowej (PP + PE). • Pobrać 7 ml produktu leczniczego Rybrevant z każdej potrzebnej fiolki i dodać do worka infuzyjnego. Każda fiolka zawiera 0,5 ml nadmiaru, aby zapewnić wystarczającą objętość do pobrania. Końcowa objętość w worku infuzyjnym powinna wynosić 250 ml. Należy wyrzucić fiolkę z całą niewykorzystaną porcją leku.
- Delikatnie odwrócić worek, aby wymieszać roztwór. Nie wstrząsać.
- Przed podaniem skontrolować wzrokowo na obecność cząstek stałych i odbarwienia. Nie stosować, jeśli wystąpiło odbarwienie lub widoczne są cząstki.
Podawanie
- Podać rozcieńczony roztwór za pomocą infuzji dożylnej z użyciem zestawu infuzyjnego z regulatorem przepływu oraz sterylnym, niepirogennym filtrem z polieterosulfonu o niskim stopniu wiązania białek (PES) na linii (rozmiar porów 0,22 lub 0,2 mikrometra). Zestaw do podawania musi być wykonany z poliuretanu (PU), polibutadienu (PBD), PVC, PP albo PE. • Zestaw do podawania z filtrem należy napełnić 5% roztworem glukozy lub 0,9% roztworem chlorku sodu przed rozpoczęciem każdej infuzji produktu Rybrevant.
- Nie należy prowadzić infuzji produktu leczniczego Rybrevant równocześnie w tej samej linii dożylnej z innymi środkami.
Rozcieńczony roztwór należy podać w ciągu 10 godzin (łącznie z czasem infuzji)
w temperaturze pokojowej (15°C do 25°C) i w świetle pomieszczenia
Ze względu na częstość występowania IRR przy podawaniu pierwszej dawki, w tygodniu 1.
i tygodniu 2. amiwantamab należy podawać w infuzji do żyły obwodowej; w kolejnych tygodniach, gdy ryzyko IRR jest mniejsze, można zastosować infuzję przez dożylne dojście centralne. Należy zapoznać się z szybkością infuzji w punkcie 4.2.
Usuwanie
Ten produkt leczniczy jest przeznaczony wyłącznie do jednokrotnego użytku i wszelkie niewykorzystane w ciągu 10 godzin resztki produktu leczniczego należy usunąć zgodnie z lokalnymi przepisami.
7. PODMIOT ODPOWIEDZIALNY POSIADAJĄCY POZWOLENIE NA DOPUSZCZENIE DO OBROTU
Janssen-Cilag International NV
Turnhoutseweg 30
B-2340 Beerse
Belgia
8. NUMER POZWOLENIA NA DOPUSZCZENIE DO OBROTU
EU/1/21/1594/001
9. DATA WYDANIA PIERWSZEGO POZWOLENIA NA DOPUSZCZENIE DO OBROTU
I DATA PRZEDŁUŻENIA POZWOLENIA
Data wydania pierwszego pozwolenia na dopuszczenie do obrotu: 9 grudnia 2021 Data ostatniego przedłużenia pozwolenia: 11 września 2023
10. DATA ZATWIERDZENIA LUB CZĘŚCIOWEJ ZMIANY TEKSTU
CHARAKTERYSTYKI PRODUKTU LECZNICZEGO
Szczegółowe informacje o tym produkcie leczniczym są dostępne na stronie internetowej Europejskiej Agencji Leków https://www.ema.europa.eu.
Rybrevant 1600 mg roztwór do wstrzykiwańRybrevant 2240 mg roztwór do wstrzykiwańRybrevant 2400 mg roztwór do wstrzykiwań
1. NAZWA PRODUKTU LECZNICZEGO
Rybrevant 1600 mg roztwór do wstrzykiwań
Rybrevant 2240 mg roztwór do wstrzykiwań
Rybrevant 2400 mg roztwór do wstrzykiwań
Rybrevant 3520 mg roztwór do wstrzykiwań
2. SKŁAD JAKOŚCIOWY I ILOŚCIOWY
Rybrevant 1600 mg roztwór do wstrzykiwań
Jeden ml roztworu do wstrzykiwań zawiera 160 mg amiwantamabu.
Jedna fiolka 10 ml roztworu do wstrzykiwań zawiera 1600 mg amiwantamabu.
Rybrevant 2240 mg roztwór do wstrzykiwań
Jeden ml roztworu do wstrzykiwań zawiera 160 mg amiwantamabu.
Jedna fiolka 14 ml roztworu do wstrzykiwań zawiera 2240 mg amiwantamabu.
Rybrevant 2400 mg roztwór do wstrzykiwań
Jeden ml roztworu do wstrzykiwań zawiera 160 mg amiwantamabu.
Jedna fiolka 15 ml roztworu do wstrzykiwań zawiera 2400 mg amiwantamabu.
Rybrevant 3520 mg roztwór do wstrzykiwań
Jeden ml roztworu do wstrzykiwań zawiera 160 mg amiwantamabu.
Jedna fiolka 22 ml roztworu do wstrzykiwań zawiera 3520 mg amiwantamabu.
Amiwantamab jest to w pełni ludzkie przeciwciało dwuswoiste na bazie immunoglobuliny G1 (IgG1) skierowane przeciwko receptorom naskórkowego czynnika wzrostu (EGF) i przejścia mezenchymalno-nabłonkowego (MET), wytwarzane w hodowli komórek ssaków (jajnika chomika chińskiego – CHO) z zastosowaniem technologii rekombinacji DNA.
Substancja pomocnicza o znanym działaniu:
Jeden ml roztworu zawiera 0,6 mg polisorbatu 80.
Pełny wykaz substancji pomocniczych, patrz punkt 6.1.
3. POSTAĆ FARMACEUTYCZNA
Roztwór do wstrzykiwań.
Roztwór jest bezbarwny do jasnożółtego.
4. SZCZEGÓŁOWE DANE KLINICZNE
4.1 Wskazania do stosowania
Rybrevant w postaci do podawania podskórnego jest wskazany:
w skojarzeniu z lazertynibem w pierwszej linii leczenia dorosłych pacjentów z zaawansowanym niedrobnokomórkowym rakiem płuca (non-small cell lung cancer, NSCLC) z delecjami w eksonie 19 lub mutacjami substytucyjnymi L858R w eksonie 21 genu EGFR. • w skojarzeniu z karboplatyną i pemetreksedem w leczeniu dorosłych pacjentów
z zaawansowanym NSCLC z delecjami w eksonie 19 lub mutacjami substytucyjnymi L858R w eksonie 21 genu EGFR po niepowodzeniu wcześniejszej terapii, w tym inhibitorem kinazy tyrozynowej EGFR (ang. tyrosine kinase inhibitor, TKI).
- w skojarzeniu z karboplatyną i pemetreksedem w pierwszej linii leczenia u dorosłych pacjentów z zaawansowanym NSCLC z aktywującymi mutacjami insercyjnymi w eksonie 20 genu EGFR. • w monoterapii dorosłych pacjentów z zaawansowanym NSCLC z aktywującymi mutacjami insercyjnymi w eksonie 20 EGFR, po niepowodzeniu terapii opartej na pochodnych platyny.
4.2 Dawkowanie i sposób podawania
Leczenie produktem leczniczym Rybrevant w postaci podskórnej powinno być rozpoczęte i nadzorowane przez lekarza mającego doświadczenie w stosowaniu przeciwnowotworowych produktów leczniczych.
Przed rozpoczęciem leczenia produktem leczniczym Rybrevant w postaci podskórnej należy określić status mutacji EGFR z próbki tkanki guza lub osocza, za pomocą zwalidowanej metody badawczej. Jeśli w próbce osocza nie wykryto mutacji, należy zbadać tkankę guza, o ile jest ona dostępna w wystarczającej ilości i jakości, ze względu na możliwość uzyskania fałszywie ujemnych wyników przy użyciu testu osoczowego. Po ustaleniu statusu mutacji EGFR, badania nie muszą być powtarzane (patrz punkt 5.1).
Rybrevant w postaci podskórnej powinien być podawany przez wykwalifikowany personel medyczny z dostępem do odpowiedniego zaplecza medycznego, potrzebnego do opanowania reakcji związanych z podaniem w przypadku ich wystąpienia.
U pacjentów obecnie otrzymujących dożylnie amiwantamab można stosować produkt Rybrevant w postaci podskórnej jako alternatywę dla amiwantamabu podawanego dożylnie, począwszy od następnej zaplanowanej dawki.
U pacjentów obecnie otrzymujących produkt Rybrevant w postaci podskórnej w schemacie dawkowania co 2 tygodnie, jako alternatywę można zastosować schemat dawkowania co 4 tygodnie, począwszy od następnej zaplanowanej dawki.
Dawkowanie
Należy stosować premedykację w celu zmniejszenia ryzyka wystąpienia reakcji związanych z podaniem produktu Rybrevant w postaci podskórnej (patrz „Modyfikacje dawki” oraz „Zalecane stosowane jednocześnie produkty lecznicze” poniżej).
Rybrewant w postaci podskórnej w skojarzeniu z lazertynibem lub w monoterapii Zalecane dawki produktu leczniczego Rybrevant w postaci podskórnej w skojarzeniu z lazertynibem lub w monoterapii, w zależności od masy ciała, przedstawiono w tabeli 1. (dawkowanie co 4 tygodnie) oraz tabeli 2. (dawkowanie co 2 tygodnie).
Tabela 1: Zalecane dawkowanie produktu Rybrevant w postaci podskórnej w skojarzeniu z lazertynibem lub w monoterapii (dawkowanie co 4 tygodnie).
| Masa ciała na początku leczenia* | Zalecana dawka | Harmonogram |
| Mniejsza niż 80 kg | 1600 mg |
|
| 3520 mg |
| |
| Większa lub równa 80 kg | 2240 mg |
|
| 4640 mg |
|
* Dostosowanie dawki nie jest wymagane w przypadku późniejszych zmian masy ciała. Tabela 2: Zalecane dawkowanie produktu Rybrevant w postaci podskórnej w skojarzeniu z lazertynibem lub w monoterapii (dawkowanie co 2 tygodnie).
| Masa ciała na początku leczenia* | Zalecana dawka | Harmonogram |
| Mniejsza niż 80 kg | 1600 mg |
|
| Większa lub równa 80 kg | 2240 mg |
|
* Dostosowanie dawki nie jest wymagane w przypadku późniejszych zmian masy ciała.
W przypadku podawania w skojarzeniu z lazertynibem zaleca się podawanie produktu Rybrevant w postaci podskórnej w dowolnym momencie po podaniu lazertynibu tego samego dnia. Informacje na temat zalecanego dawkowania lazertynibu znajdują się w punkcie 4.2 Charakterystyki Produktu Leczniczego dla produktu zawierającego lazertynib.
Rybrevant w postaci podskórnej w skojarzeniu z karboplatyną i pemetreksedem Zalecane dawki produktu Rybrevant w postaci podskórnej stosowanego w skojarzeniu z karboplatyną i pemetreksedem, w oparciu o wyjściową masę ciała, podano w tabeli 3.
Table 3: Zalecana dawka produktu Rybrevant w postaci podskórnej w skojarzeniu z karboplatyną i pemetreksedem (dawkowanie co 3 tygodnie)
| Masa ciała na początku leczenia* | Zalecana dawka | Harmonogram |
| Mniejsza niż 80 kg | 1600 mg | Pierwsza dawka w 1. tygodniu, 1. dniu |
| 2400 mg |
| |
| Większa lub równa 80 kg | 2240 mg | Pierwsza dawka w 1. tygodniu, 1. dniu |
| 3360 mg |
|
* Dostosowanie dawki nie jest wymagane w przypadku późniejszych zmian masy ciała.
W przypadku stosowania w skojarzeniu z karboplatyną i pemetreksedem produkt Rybrevant w postaci podskórnej należy podawać po karboplatynie i pemetreksedzie w następującej kolejności: pemetreksed, karboplatyna, a następnie Rybrevant. Informacje dotyczące dawkowania karboplatyny i pemetreksedu znajdują się w punkcie 5.1 oraz w odpowiedniej Charakterystyce Produktu Leczniczego.
Czas trwania terapii
Zaleca się, aby pacjenci byli leczeni produktem Rybrevant w postaci podskórnej do czasu progresji choroby lub wystąpienia niedopuszczalnej toksyczności.
Pominięcie dawki
Dawkowanie co 4 tygodnie lub co 2 tygodnie: W przypadku pominięcia dawki produktu leczniczego Rybrevant w postaci podskórnej w okresie od 1. do 4. tygodnia, należy ją podać w ciągu 24 godzin. W przypadku pominięcia dawki produktu leczniczego Rybrevant w postaci podskórnej począwszy od tygodnia 5, należy ją podać w ciągu 7 dni.
Dawkowanie co 3 tygodnie: W przypadku pominięcia dawki produktu leczniczego Rybrevant w postaci podskórnej w okresie od 1. do 3. tygodnia, należy ją podać w ciągu 24 godzin. W przypadku pominięcia dawki produktu leczniczego Rybrevant w postaci podskórnej począwszy od tygodnia 4, należy ją podać w ciągu 7 dni.
Jeśli pominięta dawka nie zostanie podana zgodnie z niniejszymi wytycznymi, nie należy podawać pominiętej dawki, a następną dawkę należy podać zgodnie ze zwykłym schematem dawkowania.
Modyfikacje dawki
Dawkowanie należy przerwać w przypadku działań niepożądanych stopnia 3. lub 4. do czasu zmniejszenia ich nasilenia do stopnia ≤1. lub wyjściowego. Jeżeli przerwa wynosi 7 dni lub krócej, należy wznowić dawkowanie dotychczasową dawką. Jeżeli przerwa jest dłuższa niż 7 dni, zaleca się ponowne rozpoczęcie dawkowania ze zmniejszoną dawką, jak podano w tabeli 4. Należy również zapoznać się ze szczegółowymi modyfikacjami dawek wymienionymi poniżej w tabeli 4, w przypadku określonych działań niepożądanych.
W przypadku stosowania w skojarzeniu lazertynibem, informacje na temat modyfikacji dawki znajdują się w punkcie 4.2 Charakterystyki Produktu Leczniczego dla produktu zawierającego lazertynib.
Tabela 4. Zalecane modyfikacje dawki w przypadku wystąpienia działań niepożądanych
| Dawka* | Dawka po pierwszym przerwaniu po wystąpieniu działania niepożądanego | Dawka po drugim przerwaniu po wystąpieniu działania niepożądanego | Dawka po trzecim przerwaniu po wystąpieniu działania niepożądanego |
| 1600 mg | 1050 mg | 700 mg | Przerwać podawanie produktu Rybrevant w postaci podskórnej |
| 2240 mg | 1600 mg | 1050 mg | |
| 2400 mg | 1600 mg | 1050 mg | |
| 3360 mg | 2240 mg | 1600 mg | |
| 3520 mg | 2400 mg | 1600 mg | |
| 4640 mg | 3360 mg | 2240 mg |
* Dawka, przy której wystąpiło działanie niepożądane
Reakcje związane z podaniem
W celu zmniejszenia ryzyka wystąpienia reakcji związanych z podaniem produktu leczniczego Rybrevant w postaci podskórnej należy stosować odpowiednią premedykację (patrz „Zalecane stosowane jednocześnie produkty lecznicze”). Należy przerwać wstrzykniecia po zaobserwowaniu pierwszego objawu reakcji związanej z podaniem. Należy podawać dodatkowe, wspomagające produkty lecznicze (np. dodatkowe glikokortykosteroidy, leki przeciwhistaminowe, przeciwgorączkowe i przeciwwymiotne) zgodnie ze wskazaniami klinicznymi (patrz punkt 4.4). • Stopień 1-3 ( łagodny-ciężki): Po ustąpieniu objawów należy wznowić podawanie produktu leczniczego Rybrevant w postaci wstrzyknięć podskórnych. Jednocześnie stosowane produkty lecznicze należy podawać z następną dawką, w tym deksametazon (20 mg) lub jego odpowiednik (patrz tabela 5).
Nawracający stopień 3. lub stopień 4. (zagrażający życiu): Odstawić na stałe produkt
Rybrevant.
Żylne zdarzenia zakrzepowo-zatorowe (ang. venous thromboembolic, VTE) podczas jednoczesnego stosowania z lazertynibem
U pacjentów otrzymujących produkt Rybrevant w postaci podskórnej w skojarzeniu z lazertynibem należy na początku leczenia podawać profilaktyczne leki przeciwzakrzepowe, aby zapobiec wystąpieniu VTE.
Zgodnie z wytycznymi klinicznymi, pacjenci powinni otrzymywać profilaktyczne dawki doustnego antykoagulantu o bezpośrednim działaniu (ang. direct acting oral anticoagulant, DOAC) lub heparyny drobnocząsteczkowej (ang. low-molecular weight heparin, LMWH). Nie zaleca się stosowania antagonistów witaminy K.
W przypadku zdarzeń VTE związanych z niestabilnością kliniczną (np. niewydolnością oddechową lub zaburzeniami czynności serca) należy wstrzymać stosowanie obu leków do czasu ustabilizowania stanu klinicznego pacjenta. Następnie można wznowić stosowanie obu produktów leczniczych w tej samej dawce. W przypadku nawrotu choroby pomimo odpowiedniego leczenia przeciwzakrzepowego, należy odstawić produkt Rybrevant. Leczenie można kontynuować stosując lazertynib w tej samej dawce (patrz punkt 4.4).
Zaburzenia skóry i paznokci
W celu zmniejszenia ryzyka wystąpienia i nasilenia reakcji skórnych i dotyczących paznokci u pacjentów otrzymujących produkt Rybrevant zaleca się profilaktyczne stosowanie doustnych i miejscowych antybiotyków. Zaleca się również stosowanie niekomedogennego środka nawilżającego do skóry (preferowane są preparaty na bazie ceramidów lub inne preparaty zapewniające długotrwałe nawilżenie skóry i niezawierające środków wysuszających) na twarz i całe ciało (z wyjątkiem skóry głowy) oraz roztworu chlorheksydyny do mycia rąk i stóp. Pacjentów należy poinstruować, aby ograniczyli ekspozycję na słońce w trakcie i przez 2 miesiące po zakończeniu leczenia produktem Rybrevant. Więcej informacji na temat profilaktyki reakcji skórnych i paznokci znajduje się w punkcie 4.4.
Jeżeli u pacjenta wystąpi reakcja ze strony skóry lub paznokci stopnia 1.-2., należy rozpocząć leczenie objawowe zgodnie ze wskazaniami klinicznymi; jeśli po 2 tygodniach nie nastąpi poprawa utrzymującej się wysypki stopnia 2., należy rozważyć zmniejszenie dawki (patrz Tabela 4). Jeżeli u pacjenta wystąpi reakcja ze strony skóry lub paznokci stopnia 3., należy rozpocząć leczenie objawowe zgodnie ze wskazaniami klinicznymi i rozważyć przerwanie podawania produktu Rybrevant, aż do momentu poprawy stanu związanego z tym działaniem niepożądanym. Po złagodzeniu reakcji ze strony skóry lub paznokci do stopnia ≤2., należy wznowić podawanie produktu Rybrevant w zmniejszonej dawce. Jeżeli u pacjenta wystąpią reakcje skórne stopnia 4., należy odstawić na stałe produkt leczniczy Rybrevant (patrz punkt 4.4).
Choroba śródmiąższowa płuc
Należy wstrzymać stosowanie produktu Rybrevant w postaci podskórnej w przypadku podejrzenia śródmiąższowej choroby płuc (ang. interstitial lung disease, ILD) lub działań niepożądanych podobnych do ILD (zapalenie płuc). Jeżeli u pacjenta zostanie potwierdzona ILD lub działania niepożądane podobne do ILD (np. zapalenie płuc), należy odstawić na stałe produkt Rybrevant (patrz punkt 4.4).
Zalecane stosowane jednocześnie produkty lecznicze
Przed podaniem pierwszej dawki (tydzień 1., dzień 1.), należy podać leki przeciwhistaminowe i przeciwgorączkowe oraz glikokortykosteroidy w celu zmniejszenia ryzyka wystąpienia reakcji związanych z podaniem (patrz tabela 5). W przypadku kolejnych dawek konieczne jest podawanie leków przeciwhistaminowych i przeciwgorączkowych. Glikokortykosteroidy należy również ponownie włączyć po dłuższych przerwach w dawkowaniu. W razie konieczności należy podawać leki przeciwwymiotne.
Tabela 5. Schemat dawkowania premedykacji
| Premedykacja | Dawka | Droga podawania | Zalecane okno dawkowania przed podaniem produktu Rybrevant w postaci podskórnej |
| Lek przeciwhistaminowy* | Difenhydramina (25 do 50 mg) lub odpowiednik | Dożylnie | 15 do 30 minut |
| Doustnie | 30 do 60 minut | ||
| Lek przeciwgorączkowy* | Paracetamol/acetaminofen (650 do 1000 mg) lub odpowiednik | Dożylnie | 15 do 30 minut |
| Doustnie | 30 do 60 minut | ||
| Glikokortykosteroid† | Deksametazon (20 mg) lub odpowiednik | Dożylnie | 45 do 60 minut |
| Doustnie | Co najmniej 60 minut |
| Glikokortykosteroid‡ | Deksametazon (10 mg) lub odpowiednik | Dożylnie | 45 do 60 minut |
| Doustnie | 60 do 90 minut |
* Wymagany przy wszystkich dawkach.
† Wymagany przy dawce początkowej (tydzień 1., dzień 1.) lub przy następnej dawce w przypadku reakcji związanej z podaniem
‡ Opcjonalny w przypadku kolejnych dawek.
Szczególne grupy pacjentów
Dzieci i młodzież
Nie ma odpowiedniego zastosowania amiwantamabu w populacji dzieci i młodzieży w leczeniu NSCLC.
Pacjenci w podeszłym wieku
Nie ma konieczności dostosowywania dawki (patrz punkty 4.8, 5.1 i 5.2).
Zaburzenia czynności nerek
Nie przeprowadzono formalnych badań stosowania amiwantamabu u pacjentów z zaburzeniami czynności nerek. Na podstawie analizy farmakokinetyki populacyjnej (PK) nie stwierdzono konieczności dostosowywania dawki u pacjentów z łagodnymi do umiarkowanych zaburzeniami czynności nerek. U pacjentów z ciężkimi zaburzeniami czynności nerek wymagana jest ostrożność, ponieważ amiwantamab nie był badany w tej populacji (patrz punkt 5.2). W przypadku rozpoczęcia leczenia, należy monitorować pacjentów pod kątem działań niepożądanych i modyfikować dawkę zgodnie z powyższymi zaleceniami.
Zaburzenia czynności wątroby
Nie przeprowadzono formalnych badań stosowania amiwantamabu u pacjentów z zaburzeniami czynności wątroby. Na podstawie analizy farmakokinetyki populacyjnej (PK) nie stwierdzono konieczności dostosowywania dawki u pacjentów z łagodnymi zaburzeniami czynności wątroby. U pacjentów z umiarkowanymi lub ciężkimi zaburzeniami czynności wątroby wymagana jest ostrożność, ponieważ amiwantamab nie był badany w tej populacji (patrz punkt 5.2). W przypadku rozpoczęcia leczenia, należy monitorować pacjentów pod kątem działań niepożądanych i modyfikować dawkę zgodnie z powyższymi zaleceniami.
Sposób podawania
Roztwór do wstrzykiwań Rybrevant jest przeznaczony wyłącznie do stosowania podskórnego.
Produkt leczniczy Rybrevant w postaci roztworu do wstrzykiwań podskórnych nie jest przeznaczony do podawania dożylnego i powinien być podawany wyłącznie we wstrzyknięciach podskórnych w określonych dawkach. Instrukcje dotyczące postępowania z produktem leczniczym przed podaniem, patrz punkt 6.6.
Wstrzykiwać wymaganą objętość produktu leczniczego Rybrevant we wstrzyknięciu podskórnym w okolicę brzucha przez około 5 minut. Nie podawać w inne miejsca ciała, ponieważ nie ma dostępnych danych.
Wstrzymać lub zmniejszyć tempo podawania, jeśli pacjent odczuwa ból. Jeśli ból nie ustąpi po wstrzymaniu lub zmniejszeniu tempa podawania, można wybrać drugie miejsce wstrzyknięcia po przeciwnej stronie brzucha w celu podania pozostałej części dawki.
W przypadku podawania za pomocą zestawu do infuzji podskórnej należy upewnić się, że cała dawka została podana przez zestaw do infuzji. Można użyć roztworu chlorku sodu 9 mg/ml (0,9%) w celu przepłukania przewodu z pozostałości produktu leczniczego.
Nie wstrzykiwać w tatuaże, blizny lub obszary, w których skóra jest zaczerwieniona, posiniaczona, tkliwa, twarda, uszkodzona lub w odległości do 5 cm wokół okolicy okołopępkowej. Przy kolejnych wstrzyknięciach należy zmieniać miejsca wstrzyknięć.
4.3 Przeciwwskazania
Nadwrażliwość na substancję czynną lub na którąkolwiek substancję pomocniczą wymienioną w punkcie 6.1.
4.4 Specjalne ostrzeżenia i środki ostrożności dotyczące stosowania
Identyfikowalność
W celu poprawy możliwości identyfikacji biologicznych produktów leczniczych, należy wyraźnie odnotować w dokumentacji nazwę oraz numer serii podanego produktu leczniczego.
Reakcje związane z podaniem
Reakcje związane z podaniem wystąpiły u pacjentów leczonych produktem leczniczym Rybrevant w postaci podskórnej (patrz punkt 4.8).
Przed pierwszym wstrzyknięciem (tydzień 1, dzień 1) należy podać leki przeciwhistaminowe, przeciwgorączkowe i glikokortykoidy w celu zmniejszenia ryzyka wystąpienia reakcji związanych z podaniem. W przypadku kolejnych dawek należy podawać leki przeciwhistaminowe i przeciwgorączkowe.
Leczenie pacjentów należy prowadzić w warunkach zapewniających odpowiednie wsparcie medyczne w celu leczenia reakcji związanych z podaniem. Przy pierwszych objawach reakcji związanych z podaniem o jakimkolwiek nasileniu należy przerwać wstrzyknięcia, jeśli trwają, i podać produkty lecznicze po wstrzyknięciu zgodnie ze wskazaniami klinicznymi. Po ustąpieniu objawów należy wznowić wstrzyknięcie. W przypadku wystąpienia reakcji stopnia 4. lub nawracających reakcji stopnia 3. związanych z podaniem, produkt leczniczy Rybrevant należy odstawić na stałe (patrz punkt 4.2).
Choroba śródmiąższowa płuc
U pacjentów leczonych amiwantamabem zgłaszono chorobę śródmiąższową płuc (ang. interstitial lung disease, ILD) lub działania niepożądane, podobne do ILD (np. zapalenie płuc) w tym zgony (patrz punkt 4.8). Należy kontrolować czy u pacjentów występują objawy wskazujące na chorobę śródmiąższową płuc lub zapalenie płuc (np. duszność, kaszel, gorączka). W razie wystąpienia objawów należy przerwać leczenie produktem Rybrevant do czasu ich zbadania. Należy ocenić podejrzenie choroby śródmiąższowej płuc (ILD) lub działań niepożądanych podobnych do ILD i w razie konieczności rozpocząć odpowiednie leczenie. Należy odstawić na stałe produkt Rybrevant u pacjentów z potwierdzoną chorobą śródmiąższową płuc lub działaniami niepożądanymi podobnymi do ILD (patrz punkt 4.2).
Żylne zdarzenia zakrzepowo-zatorowe (VTE) przy jednoczesnym stosowaniu z lazertynibem U pacjentów otrzymujących amiwantamab w skojarzeniu z lazertynibem zgłaszano występowanie żylnych zdarzeń zakrzepowo-zatorowych (VTE), w tym zakrzepicy żył głębokich (ang. deep vein thrombosis, DVT) i zatorowości płucnej (ang. pulmonary embolism, PE) (patrz punkt 4.8). W przypadku amiwantamabu podawanego dożylnie obserwowano przypadki zakończone zgonem. Zgodnie z wytycznymi klinicznymi, pacjenci powinni otrzymywać profilaktyczne dawki doustnego leku przeciwzakrzepowego o bezpośrednim działaniu (DOAC) lub heparyny drobnocząsteczkowej (LMWH). Nie zaleca się stosowania antagonistów witaminy K.
Należy monitorować objawy przedmiotowe i podmiotowe VTE. Pacjenci ze zdarzeniami VTE powinni być leczeni przeciwzakrzepowo zgodnie ze wskazaniami klinicznymi. W przypadku zdarzeń VTE, którym towarzyszy niestabilność kliniczna, leczenie należy wstrzymać do czasu ustabilizowania stanu klinicznego pacjenta. Następnie można wznowić podawanie obu leków w tej samej dawce. W przypadku nawrotu, pomimo odpowiedniego leczenia przeciwzakrzepowego, należy odstawić produkt Rybrevant. Leczenie można kontynuować stosując lazertynib w tej samej dawce (patrz punkt 4.2).
Zaburzenia skóry i paznokci
U pacjentów leczonych amiwantamabem wystąpiły takie objawy, jak wysypka (w tym trądzikopodobne zapalenie skóry), świąd, suchość skóry i owrzodzenie skóry (patrz punkt 4.8). Należy poinstruować pacjentów, aby w trakcie leczenia produktem Rybrevant oraz 2 miesiące po jego zakończeniu ograniczyli ekspozycję na słońce. Zalecana jest odzież ochronna i stosowanie kremów przeciwsłonecznych o szerokim spektrum UVA/UVB. Zalecane są działania profilaktyczne w celu zapobiegania wysypce. Obejmują one, na początku terapii, profilaktyczne podawanie doustnego antybiotyku (np. doksycyklinę lub minocyklinę, 100 mg dwa razy na dobę) rozpoczynając w dniu 1., przez 12 pierwszych tygodni leczenia i po zakończeniu doustnej antybiotykoterapii miejscowy antybiotyk (np. 1% klindamycynę) na skórę głowy przez kolejne 9 miesięcy leczenia. Zalecane jest stosowanie niekomedogennego środka nawilżającego (preferowane są preparaty na bazie ceramidów lub inne preparaty, które zapewniają długotrwałe nawilżenie skóry i nie zawierają środków wysuszających) do skóry twarzy i całego ciała (z wyjątkiem skóry głowy) oraz roztworu chloroheksydyny do mycia rąk i stóp, rozpoczynając w dniu 1., i kontynuować podczas leczenia.
Zaleca się wystawienie recepty na miejscowe i (lub) doustne antybiotyki i miejscowe kortykosteroidy w momencie rozpoczęcia dawkowania, aby zminimalizować wszelkie opóźnienia w postępowaniu reaktywnym jeśli wystąpi wysypka mimo zastosowania profilaktyki. W przypadku wystąpienia reakcji skórnych należy zastosować terapię wspomagającą, podawać kortykosteroidy miejscowe oraz antybiotyki miejscowe i (lub) doustne. W przypadku wystąpienia działań stopnia 3. lub źle tolerowanych działań stopnia 2., należy również podawać ogólnoustrojowe antybiotyki i doustne steroidy. Pacjentów, u których wystąpiła ciężka wysypka o nietypowym wyglądzie lub rozmieszczeniu, a także w przypadku braku poprawy w ciągu 2 tygodni, należy skierować niezwłocznie do dermatologa. W zależności od nasilenia objawów, należy zmniejszyć dawkę produktu Rybrevant albo tymczasowo lub na stałe przerwać jego podawanie (patrz punkt 4.2).
Zgłaszano wystąpienie toksycznej rozpływnej martwicy naskórka (ang. toxic epidermal necrolysis, TEN). W przypadku potwierdzenia wystąpienia TEN należy przerwać leczenie tym produktem leczniczym.
Zaburzenia oka
U pacjentów leczonych amiwantamabem wystąpiły zaburzenia oka, w tym zapalenie rogówki (patrz punkt 4.8). Pacjentów, u których wystąpiły nasilające się objawy zaburzeń dotyczących oczu, należy niezwłocznie skierować do okulisty; powinni oni też przerwać stosowanie soczewek kontaktowych aż do oceny objawów. Informacje dotyczące modyfikacji dawki w razie wystąpienia zaburzeń oka stopnia 3. lub 4., patrz punkt 4.2.
Zawartość sodu
Ten produkt leczniczy zawiera mniej niż 1 mmol (23 mg) sodu w dawce, to znaczy produkt uznaje się za „wolny od sodu” (patrz punkt 6.6).
Zawartość polisorbatu
Ten produkt leczniczy zawiera 0,6 mg polisorbatu 80 w każdym ml, co odpowiada 6 mg w fiolce 10 ml, 8,4 mg w fiolce 14 ml, 9 mg w fiolce 15 ml, lub 13,2 mg w fiolce 22 ml. Polisorbaty mogą powodować reakcje nadwrażliwości.
4.5 Interakcje z innymi produktami leczniczymi i inne rodzaje interakcji
Nie przeprowadzono badań dotyczących interakcji. Jest mało prawdopodobne, aby w przypadku amiwantamabu, który jest przeciwciałem monoklonalnym IgG1, główne drogi eliminacji obejmowały wydalanie przez nerki i metabolizm niezmienionego amiwantamabu za pomocą enzymów wątrobowych. W związku z tym nie przewiduje się, aby zmiany w enzymach metabolizujących leki wpływały na eliminację amiwantamabu. Ze względu na wysokie powinowactwo amiwantamabu do unikalnego epitopu na EGFR i MET nie przewiduje się, aby wpływał on na enzymy metabolizujące leki.
Szczepionki
Brak dostępnych danych klinicznych dotyczących skuteczności i bezpieczeństwa stosowania szczepionek u pacjentów przyjmujących amiwantamab. Należy unikać stosowania szczepionek zawierających żywe lub żywe atenuowane drobnoustroje podczas przyjmowania przez pacjentów amiwantamabu.
4.6 Wpływ na płodność, ciążę i laktację
Kobiety w wieku rozrodczym/antykoncepcja
Kobiety w wieku rozrodczym powinny stosować skuteczną metodę antykoncepcji w trakcie leczenia amiwantamabem oraz przez 3 miesiące po jego zakończeniu.
Ciąża
Brak danych u ludzi pozwalających określić ryzyko stosowania amiwantamabu w czasie ciąży. Nie przeprowadzono badań dotyczących wpływu na reprodukcję zwierząt, które mogłyby określić zagrożenia związane z przyjmowaniem leku. Podawanie ciężarnym zwierzętom cząsteczek inhibitorów EGFR oraz MET powodowało zwiększoną częstość występowania upośledzenia rozwoju zarodkowo-płodowego, śmiertelności zarodków i utraty ciąży. Z tego względu, na podstawie mechanizmu działania oraz obserwacji modeli zwierzęcych, można stwierdzić, że amiwantamab może powodować uszkodzenie płodu w przypadku podawania go kobietom w ciąży. Nie należy podawać amiwantamabu w czasie ciąży, o ile korzyści z leczenia pacjentki nie zostaną uznane za przewyższające ewentualne ryzyko dla płodu. Jeżeli pacjentka zajdzie w ciążę w trakcie przyjmowania tego produktu leczniczego, należy ją poinformować o ewentualnym ryzyku dla płodu (patrz punkt 5.3).
Karmienie piersią
Nie wiadomo, czy amiwantamab przenika do mleka ludzkiego. Wiadomo, że ludzkie IgG przenikają do mleka matki w ciągu pierwszych kilku dni po urodzeniu, a wkrótce potem ich stężenie zmniejsza się do małego. Nie można wykluczyć ryzyka dla dziecka karmionego piersią w tym krótkim okresie tuż po urodzeniu, chociaż IgG prawdopodobnie ulegają rozkładowi w przewodzie pokarmowym dziecka karmionego piersią i nie są wchłaniane. Należy podjąć decyzję, czy przerwać karmienie piersią, czy też przerwać/wstrzymać leczenie amiwantamabem, biorąc pod uwagę korzyści z karmienia piersią dla dziecka i korzyści z leczenia dla kobiety.
Płodność
Brak danych dotyczących wpływu amiwantamabu na płodność u ludzi. Wpływ na płodność samców i samic nie był oceniany w badaniach na zwierzętach.
4.7 Wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn
Rybrevant w postaci podskórnej może mieć umiarkowany wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn. Należy zapoznać się z punktem 4.8 (np. zawroty głowy, zmęczenie, zaburzenia widzenia). Jeżeli u pacjentów wystąpią objawy związane z leczeniem, w tym działania niepożądane związane ze wzrokiem, mające wpływ na zdolność koncentracji i reagowania, zaleca się, aby osoby te nie prowadziły pojazdów ani nie obsługiwały maszyn, dopóki te działania nie ustąpią.
4.8 Działania niepożądane
Podsumowanie profilu bezpieczeństwa
Rybrevant w monoterapii
W zestawie danych uzyskanych podczas stosowania produktu leczniczego Rybrevant w postaci dożylnej w monoterapii (N=380), najczęściej występującymi działaniami niepożądanymi każdego stopnia były: wysypka (76%), reakcje związane z infuzją (67%), toksyczne działanie na paznokcie (47%), hipoalbuminemia (31%), obrzęk (26%), zmęczenie (26%), zapalenie jamy ustnej (24%), nudności (23%) i zaparcia (23%). Ciężkie działania niepożądane to: ILD (1,3%), reakcje związane z infuzją (1,1%) oraz wysypka (1,1%). U trzech procent pacjentów przerwano podawanie produktu Rybrevant ze względu na działania niepożądane. Najczęstszymi działaniami niepożądanymi, prowadzącymi do przerwania leczenia, były: reakcje związane z infuzją (1,1%), ILD (0,5%) oraz toksyczne działanie na paznokcie (0,5%).
Tabelaryczne zestawienie działań niepożądanych
Działania niepożądane, które wystąpiły u pacjentów otrzymujących Rybrevant w monoterapii, przedstawiono w tabeli 6.
Dane odzwierciedlają ekspozycję na Rybrevant w postaci dożylnej u 380 pacjentów z lokalnie zaawansowanym lub przerzutowym niedrobnokomórkowym rakiem płuca, po niepowodzeniu chemioterapii opartej na pochodnych platyny. Pacjenci otrzymywali amiwantamab w dawce 1050 mg (u pacjentów o masie <80 kg) lub 1400 mg (u pacjentów o masie ≥80 kg). Mediana ekspozycji na amiwantamab wynosiła 4,1 miesiące (zakres: od 0,0 do 39,7 miesięcy).
Działania niepożądane stwierdzone w trakcie badań klinicznych wymieniono poniżej według częstości występowania. Kategorie częstości zdefiniowano następująco: bardzo często (≥1/10), często (≥1/100 do <1/10), niezbyt często (≥1/1000 do <1/100), rzadko (≥1/10 000 do <1/1000), bardzo rzadko (<1/10 000), nieznana (częstość nie może być określona na podstawie dostępnych danych).
Działania niepożądane w każdej kategorii częstości uporządkowano zgodnie ze zmniejszającą się ciężkością.
Tabela 6. Działania niepożądane u pacjentów otrzymujących Rybrevant w monoterapii
(N=380)
Klasyfikacja układów i narządów Działanie niepożądane | Kategoria częstości | Każdy stopień (%) | Stopień 3.-4. (%) |
| Zaburzenia metabolizmu i odżywiania | |||
| hipoalbuminemia* (patrz punkt 5.1) | Bardzo często | 31 | 2† |
| zmniejszony apetyt | 16 | 0,5† | |
| hipokalcemia | 10 | 0,3† | |
| hipokaliemia | Często | 9 | 2 |
| hipomagnezemia | 8 | 0 | |
| Zaburzenia układu nerwowego | |||
| zawroty głowy* | Bardzo często | 13 | 0,3† |
| Zaburzenia oka | |||
| zaburzenia widzenia* | Często | 3 | 0 |
| wzrost rzęs* | 1 | 0 | |
| inne zaburzenia oka* | 6 | 0 | |
| zapalenie rogówki | Niezbyt często | 0,5 | 0 |
| zapalenie błony naczyniowej | 0,3 | 0 | |
| Zaburzenia układu oddechowego, klatki piersiowej i śródpiersia | |||
| choroba śródmiąższowa płuc* | Często | 3 | 0,5† |
| Zaburzenia żołądka i jelit | |||
| biegunka | Bardzo często | 11 | 2† |
| zapalenie jamy ustnej* | 24 | 0,5† | |
| nudności | 23 | 0,5† | |
| zaparcia | 23 | 0 | |
| wymioty | 12 | 0,5† | |
| ból brzucha* | Często | 9 | 0,8† |
| guzki krwawnicze odbytu | 3,7 | 0 | |
| Zaburzenia wątroby i dróg żółciowych | |||
| zwiększenie aktywności aminotransferazy alaninowej | Bardzo często | 15 | 2 |
| zwiększenie aktywności aminotransferazy asparaginianowej | 13 | 1 | |
| zwiększenie aktywności fosfatazy zasadowej we krwi | 12 | 0,5† | |
| Zaburzenia skóry i tkanki podskórnej | |||
| wysypka* | Bardzo często | 76 | 3† |
| toksyczne działanie na paznokcie* | 47 | 2† | |
| sucha skóra* | 19 | 0 | |
| świąd | 18 | 0 | |
| owrzodzenie skóry | Niezbyt często | 0,8 | 0 |
| toksyczna rozpływna martwica naskórka | 0,3 | 0,3† | |
| Zaburzenia mięśniowo-szkieletowe i tkanki łącznej | |||
| bóle mięśniowe | Bardzo często | 11 | 0,3† |
| Zaburzenia ogólne i stany w miejscu podania | |||
| obrzęk* | Bardzo często | 26 | 0,8† |
| zmęczenie* | 26 | 0,8† | |
| gorączka | 11 | 0 | |
| Urazy, zatrucia i powikłania po zabiegach | |||
| reakcja związana z infuzją | Bardzo często | 67 | 2 |
* Terminy zbiorcze
† Tylko zdarzenia stopnia 3
Rybrewant w skojarzeniu z lazertynibem
Ogólny profil bezpieczeństwa produktu leczniczego Rybrevant podawanego podskórnie był zgodny z ustalonym profilem bezpieczeństwa produktu leczniczego Rybrevant podawanego dożylnie, przy czym w przypadku produktu leczniczego podawanego podskórnie obserwowano mniejszą częstość występowania reakcji związanych z podawaniem i VTE w porównaniu z produktem leczniczym podawanym dożylnie.
W zbiorze danych dotyczących produktu leczniczego Rybrevant (w postaci dożylnej lub podskórnej) w skojarzeniu z lazertynibem (N=829), najczęstszymi działaniami niepożądanymi dowolnego stopnia (≥ 20% pacjentów) były wysypka (87%), działania toksyczne na paznokcie (68%), hipoalbuminemia (49%), hepatotoksyczność (43%), zapalenie jamy ustnej (43%), obrzęk (42%), zmęczenie (34%), parestezje (29%), biegunka (26%), zaparcia (25%), suchość skóry (25%), nudności (24%), świąd (24%) i zmniejszony apetyt (23%).
Klinicznie istotne różnice między postaciami - dożylną i podskórną, gdy podawano je w skojarzeniu z lazertynibem, zaobserwowano w przypadku reakcji związanych z podaniem (63% w przypadku podania dożylnego vs. 14% w przypadku podania podskórnego) i VTE (37% w przypadku podania dożylnego vs. 11% w przypadku podania podskórnego).
Ciężkie działania niepożądane zgłoszono u 14% pacjentów, którzy otrzymywali Rybrevant w postaci podskórnej w skojarzeniu z lazertynibem, w tym ILD (4,2%), VTE (2,2%), hepatotoksyczność (2,2%) i zmęczenie (1,5%). Siedem procent pacjentów przerwało leczenie produktem Rybrevant w postaci podskórnej z powodu działań niepożądanych. U pacjentów leczonych produktem leczniczym Rybrevant w postaci podskórnej w skojarzeniu z lazertynibem najczęstszymi działaniami niepożądanymi dowolnego stopnia (≥ 1% pacjentów), prowadzącymi do przerwania stosowania produktu Rybrevant w postaci podskórnej, były ILD (3,7%), wysypka (1,2%) i działania toksyczne na paznokcie (1,0%).
Tabelaryczne zestawienie działań niepożądanych
Działania niepożądane związane ze stosowaniem produktu leczniczego Rybrevant (w postaci dożylnej lub podskórnej) w skojarzeniu z lazertynibem podsumowano w tabeli 7.
Poniższe dane dotyczące bezpieczeństwa odzwierciedlają ekspozycję na Rybrevant (w postaci dożylnej lub podskórnej) w skojarzeniu z lazertynibem u 829 pacjentów z miejscowo zaawansowanym lub przerzutowym NSCLC, w tym 421 pacjentów w badaniu MARIPOSA, 202 pacjentów w kohortach 1, 5 i 6 badania PALOMA-2 oraz 206 pacjentów w ramieniu z postacią podskórną badania PALOMA-3. Pacjenci otrzymywali Rybrevant (w postaci dożylnej lub podskórnej) do czasu progresji choroby lub wystąpienia nieakceptowalnej toksyczności. Mediana całkowitego czasu trwania leczenia amiwantamabem zarówno w przypadku postaci dożylnej, jak i podskórnej wynosiła 9,1 miesięcy (zakres: od 0,1 do 31,4 miesięcy). Mediana czasu trwania leczenia dla postaci podskórnej wynosiła 6,1 miesięcy (zakres: od 0,1 do 13,2 miesięcy), podczas gdy mediana czasu trwania leczenia dla postaci dożylnej wynosiła 18,5 miesięcy (zakres: od 0,2 do 31,4 miesięcy).
Działania niepożądane stwierdzone w trakcie badań klinicznych wymieniono poniżej według częstości występowania. Kategorie częstości zdefiniowano następująco: bardzo często (≥1/10), często (≥1/100 do <1/10), niezbyt często (≥1/1000 do <1/100), rzadko (≥1/10 000 do <1/1000), bardzo rzadko (<1/10 000), nieznana (częstość nie może być określona na podstawie dostępnych danych).
Tabela 7: Działania niepożądane związane ze stosowaniem produktu Rybrevant (w postaci dożylnej lub podskórnej) w skojarzeniu z lazertynibem (N=829)
Klasyfikacja układów i narządów Działanie niepożądane | Kategoria częstości | Każdy stopień (%) | Stopień 3.-4. (%) |
| Zaburzenia metabolizmu i odżywiania | |||
| hipoalbuminemia* | Bardzo często | 49 | 4,6 |
| zmniejszony apetyt | 23 | 0,7 | |
| hipokalcemia | 18 | 1,1 | |
| hipokaliemia | 12 | 2,7 | |
| hipomagnezemia | Często | 6 | 0 |
| Zaburzenia układu nerwowego | |||
| parestezje*, a | Bardzo często | 29 | 1,2 |
| zawroty głowy* | 12 | 0 | |
| Zaburzenia oka | |||
| inne zaburzenia oka* | Bardzo często | 19 | 0,5 |
| zaburzenia widzenia* | Często | 3,6 | 0 |
| zapalenie rogówki | 1,9 | 0,2 | |
| wzrost rzęs* | 1,8 | 0 | |
| Zaburzenia naczyniowe | |||
| żylna choroba zakrzepowo-zatorowa | |||
| amiwantamab podawany dożylnie*,b | Bardzo często | 37 | 11 |
| amiwantamab podawany podskórnie*, c | Bardzo często | 11 | 0,7 |
| Zaburzenia układu oddechowego, klatki piersiowej i śródpiersia | |||
| śródmiąższowa choroba płuc* | Często | 3,6 | 1,7 |
| Zaburzenia żołądka i jelit | |||
| zapalenie jamy ustnej* | Bardzo często | 43 | 2,2 |
| biegunka | 26 | 1,8 | |
| zaparcia | 25 | 0 | |
| nudności | 24 | 0,7 | |
| wymioty | 15 | 0,5 | |
| ból brzucha* | Często | 9 | 0,1 |
| guzki krwawnicze odbytu | 8 | 0,1 | |
| Zaburzenia wątroby i dróg żółciowych | |||
| hepatotoksyczność* | Bardzo często | 43 | 7 |
| Zaburzenia skóry i tkanki podskórnej | |||
| wysypka* | Bardzo często | 87 | 22 |
| działania toksyczne na paznokcie* | 68 | 8 | |
| sucha skóra* | 25 | 0,7 | |
| świąd | 24 | 0,4 | |
| owrzodzenie skóry | Często | 3,7 | 0,5 |
| zespół erytrodysestezji dłoniowo-podeszwowej | 3,5 | 0,1 | |
| pokrzywka | 1,6 | 0 | |
| Zaburzenia mięśniowo-szkieletowe i tkanki łącznej | |||
| bóle mięśniowe | Bardzo często | 15 | 0,5 |
| skurcze mięśni | 13 | 0,4 | |
| Zaburzenia ogólne i stany w miejscu podania | |||
| obrzęk* | Bardzo często | 42 | 2,4 |
| zmęczenie* | 34 | 3,4 | |
| gorączka | 11 | 0 | |
| reakcje w miejscu wstrzyknięcia *,c,d | Często | 6 | 0 |
| Urazy, zatrucia i powikłania po zabiegach | |||
| reakcje związane z infuzją/podaniem | |||
| amiwantamab podawany dożylnieb,e | Bardzo często | 63 | 6 |
| amiwantamab podawany podskórniec,f | Bardzo często | 14 | 0,5 |
* Terminy zbiorcze.
a Dotyczy wyłącznie lazertynibu.
b Częstość oparta wyłącznie na badaniach dotyczących amiwantamabu podawanego dożylnie (MARIPOSA [N=421]). c Częstość oparta wyłącznie na badaniach dotyczących amiwantamabu podawanego podskórnie (PALOMA-2 kohorty 1 i 6 [N=125], kohorta 5 [N=77] oraz PALOMA-3 ramię podskórne [N=206]).
d Reakcje w miejscu wstrzyknięcia to miejscowe objawy przedmiotowe i podmiotowe związane z podskórnym sposobem podania.
e Reakcje związane z infuzją to ogólnoustrojowe objawy przedmiotowe i podmiotowe związane z infuzją dożylną amiwantamabu.
f Reakcje związane z podaniem to ogólnoustrojowe objawy przedmiotowe i podmiotowe związane z podaniem amiwantamabu podskórnie.
Rybrevant w skojarzeniu z karboplatyną i pemetreksedem
W zbiorze danych dotyczących produktu Rybrevant (w postaci dożylnej lub podskórnej) w skojarzeniu z karboplatyną i pemetreksedem (N = 444) najczęstszymi działaniami niepożądanymi dowolnego stopnia (≥20% pacjentów) były: wysypka (83%), działania toksyczne na paznokcie (57%), neutropenia (56%), zmęczenie (46%), nudności (44%), zapalenie jamy ustnej (42%), obrzęk (41%), trombocytopenia (40%), zaparcia (39%), hipoalbuminemia (36%), zmniejszenie apetytu (32%), zwiększenie aktywności aminotransferazy alaninowej (28%), zwiększenie aktywności aminotransferazy asparaginianowej (24%) oraz wymioty (23%).
Ciężkie działania niepożądane zgłaszano u 19% pacjentów, którzy otrzymywali produkt Rybrevant w postaci podskórnej w skojarzeniu z karboplatyną i pemetreksedem, w tym wymioty (2,8%), ILD (2,8%), nudności (2,1%), zmęczenie (2,1%), VTE (2,1%), neutropenię (2,1%), biegunkę (1,4%) i hipokalcemię (1,4%). 6% pacjentów przerwało stosowanie produktu Rybrevant podawanego podskórnie z powodu działań niepożądanych. U pacjentów leczonych produktem Rybrevant w postaci podskórnej w skojarzeniu z karboplatyną i pemetreksedem najczęstszymi działaniami niepożądanymi dowolnego stopnia (≥ 1% pacjentów), które prowadziły do przerwania stosowania produktu Rybrevant w postaci podskórnej, były śródmiąższowa choroba płuc (2,8%) i wysypka (1,4%).
Tabelaryczne zestawienie działań niepożądanych
Działania niepożądane związane ze stosowaniem produktu Rybrevant (w postaci dożylnej lub podskórnej) w skojarzeniu z karboplatyną i pemetreksedem podsumowano w tabeli 8.
Poniższe dane dotyczące bezpieczeństwa odzwierciedlają ekspozycję na Rybrevant (w postaci dożylnej lub podskórnej) w skojarzeniu z karboplatyną i pemetreksedem u 444 pacjentów z miejscowo zaawansowanym lub przerzutowym NSCLC, w tym 151 pacjentów w badaniu PAPILLON, 130 pacjentów w badaniu MARIPOSA-2, 20 pacjentów w badaniu CHRYSALIS oraz 143 pacjentów w badaniach PALOMA-2 kohorty 2 i 3b. Pacjenci otrzymywali Rybrevant (w postaci dożylnej lub podskórnej) do momentu progresji choroby lub wystąpienia nieakceptowalnej toksyczności. Mediana czasu trwania leczenia amiwantamabem zarówno dla postaci dożylnej jak i podskórnej wyniosła 7,4 miesięcy (zakres: od 0,0 do 28,1 miesięcy). Mediana czasu trwania leczenia produktem w postaci podskórnej wyniosła 6,9 miesięcy (zakres: od 0,0 do 15,4 miesięcy), natomiast mediana czasu trwania leczenia produktem w postaci dożylnej wyniosła 7,7 miesięcy (zakres: od 0,0 do 28,1 miesięcy).
Działania niepożądane obserwowane podczas badań klinicznych wymieniono poniżej według kategorii częstości występowania. Kategorie częstości występowania zdefiniowano następująco: bardzo często (≥1/10), często (≥1/100 do <1/10), niezbyt często (≥1/1000 do <1/100), rzadko (≥1/10 000 do <1/1000), bardzo rzadko (<1/10 000) i nieznana (częstość nie może być określona na podstawie dostępnych danych).
Tabela 8: Działania niepożądane związane ze stosowaniem produktu leczniczego Rybrevant
(w postaci dożylnej lub podskórnej) w skojarzeniu z karboplatyną i pemetreksedem (N = 444)
Klasyfikacja układów i narządów Działanie niepożądane | Kategoria częstości | Każdy stopień (%) | Stopień 3.-4. (%) |
| Zaburzenia krwi i układu chłonnego | |||
| neutropenia | Bardzo często | 56 | 36 |
| trombocytopenia | 40 | 13 | |
| Zaburzenia metabolizmu i odżywiania | |||
| hipoalbuminaemia* | Bardzo często | 36 | 5 |
| zmniejszony apetyt | 32 | 1,1 | |
| hipokaliemia | 19 | 7 | |
| hipokalcemia | 14 | 2,0 | |
| hipomagnezemia | 11 | 1,8 | |
| Zaburzenia układu nerwowego | |||
| zawroty głowy* | Bardzo często | 10 | 0,5 |
| Zaburzenia oka | |||
| inne zaburzenia oka* | Bardzo często | 15 | 0 |
| zaburzenia widzenia* | Często | 2,9 | 0 |
| wzrost rzęs | Niezbyt często | 0,7 | 0 |
| zapalenie rogówki | 0,2 | 0 | |
| zapalenie błony naczyniowej | 0,2 | 0 | |
| Zaburzenia naczyniowe | |||
| żylna choroba zakrzepowo-zatorowa | |||
| amiwantamab podawany dożylnie*,a | Bardzo często | 14 | 3,0 |
| amiwantamab podawany podskórnie*,b | Bardzo często | 18 | 2,8 |
| Zaburzenia układu oddechowego, klatki piersiowej i śródpiersia | |||
| śródmiąższowa choroba płuc* | Często | 2,5 | 1,4 |
| Zaburzenia żołądka i jelit | |||
| nudności | Bardzo często | 44 | 1,4 |
| zapalenie jamy ustnej* | 42 | 4,3 | |
| zaparcia | 39 | 0,2 | |
| wymioty | 23 | 2,9 | |
| biegunka | 19 | 2,5 | |
| ból brzucha* | 12 | 0,5 | |
| guzki krwawnicze odbytu | Często | 8 | 0,5 |
| Zaburzenia skóry i tkanki podskórnej | |||
| wysypka* | Bardzo często | 83 | 14 |
| działania toksyczne na paznokcie* | 57 | 4,3 | |
| sucha skóra* | 14 | 0,2 | |
| świąd | 12 | 0 | |
| owrzodzenie skóry | Często | 3,2 | 0,7 |
| Zaburzenia mięśniowo-szkieletowe i tkanki łącznej | |||
| bóle mięśniowe | Często | 6 | 0,5 |
| Zaburzenia ogólne i stany w miejscu podania | |||
| zmęczenie* | Bardzo często | 46 | 6 |
| obrzęk* | 41 | 1,4 | |
| gorączka | 13 | 0,2 | |
| reakcje w miejscu wstrzyknięcia*,b,c | Często | 3,5 | 0 |
| Badania diagnostyczne | |||
| zwiększenie aktywności aminotransferazy alaninowej | Bardzo często | 28 | 4,1 |
| zwiększenie aktywności aminotransferazy asparaginianowej | 24 | 1,4 | |
| zwiększenie aktywności fosfatazy alkalicznej we krwi | Często | 8 | 0,2 |
| Urazy, zatrucia i powikłania po zabiegach | |||
| reakcje związane z infuzją/podaniem | |||
| amiwantamab podawany dożylnie a,d | Bardzo często | 51 | 3.0 |
| amiwantamab podawany podskórnieb,e | Często | 7 | 0 |
* Terminy zbiorcze.
a Częstość oparta wyłącznie na badaniach dotyczących amiwantamabu podawanego dożylnie (CHRYSALIS [N=20],
PAPILLON [N=151], MARIPOSA-2 [N=130]).
b Częstość oparta wyłącznie na badaniach dotyczących amiwantamabu podawanego podskórnie (kohorty 2 i 3B badania
PALOMA-2 [N=143]).
c Reakcje w miejscu wstrzyknięcia to miejscowe objawy przedmiotowe i podmiotowe związane z podskórnym sposobem podania.
d Reakcje związane z infuzją to ogólnoustrojowe objawy przedmiotowe i podmiotowe związane z infuzją dożylną amiwantamabu.
e Reakcje związane z podaniem to ogólnoustrojowe objawy przedmiotowe i podmiotowe związane z podaniem amiwantamabu podskórnie.
Opis wybranych działań niepożądanych
Reakcje związane z podaniem
Reakcje związane z podaniem produktu odnotowano u 14% pacjentów leczonych produktem Rybrevant w postaci podskórnej w skojarzeniu z lazertynibem oraz u 7% pacjentów leczonych produktem Rybrevant w postaci podskórnej w skojarzeniu z karboplatyną i pemetreksedem. Najczęstsze objawy przedmiotowe i podmiotowe reakcji związanych z podaniem to: duszność, zaczerwienienie twarzy, gorączka, dreszcze, nudności i dyskomfort w klatce piersiowej. U pacjentów leczonych produktem Rybrevant w postaci podskórnej w skojarzeniu z lazertynibem mediana czasu do wystąpienia pierwszych reakcji związanych z podaniem wyniosła 1,9 godziny (zakres: od 0,0 do 176,5 godzin), przy czym większość reakcji związanych z podaniem (96 %) miała nasilenie stopnia 1. lub 2. U pacjentów leczonych produktem Rybrevant w postaci podskórnej w skojarzeniu z karboplatyną i pemetreksedem mediana czasu do wystąpienia pierwszych reakcji związanych z podaniem wyniosła 2,1 godzin (zakres: od 0,7 do 3,1 godzin), przy czym wszystkie reakcje związane z podaniem miały nasilenie stopnia 1. lub 2. W badaniu PALOMA-3 reakcje związane z podaniem zgłaszano u 13% pacjentów leczonych produktem Rybrevant w postaci podskórnej w skojarzeniu z lazertynibem, w porównaniu z 66% pacjentów leczonych produktem Rybrevant w postaci dożylnej w skojarzeniu z lazertynibem.
Reakcje w miejscu wstrzyknięcia
Reakcje w miejscu wstrzyknięcia wystąpiły u 6% pacjentów leczonych produktem Rybrevant w postaci podskórnej w skojarzeniu z lazertynibem i oraz u 3,5% pacjentów leczonych produktem Rybrevant w postaci podskórnej w skojarzeniu z karboplatyną i pemetreksedem. Wszystkie reakcje w miejscu wstrzyknięcia miały nasilenie stopnia 1. lub 2. Najczęstszym objawem reakcji w miejscu wstrzyknięcia był rumień.
Choroba śródmiąższowa płuc
Choroba śródmiąższowa płuc (ILD) lub działania niepożądane podobne do ILD były zgłaszane podczas stosowania amiwantamabu, jak również innych inhibitorów EGFR. ILD zgłoszono u 3,6% pacjentów leczonych produktem Rybrevant (w postaci dożylnej lub podskórnej) w skojarzeniu z lazertynibem, w tym u 2 (0,2%) pacjentów z reakcją zakończoną zgonem oraz u 2,5% pacjentów leczonych produktem Rybrevant (w postaci dożylnej lub podskórnej) w skojarzeniu z karboplatyną i pemetreksedem. Pacjenci z ILD w wywiadzie, w tym ILD wywołaną lekami lub popromiennym zapaleniem płuc, zostali wykluczeni z badań PALOMA-2 i PALOMA-3.
Żylne zdarzenia zakrzepowo-zatorowe (VTE) przy jednoczesnym stosowaniu z lazertynibem Zdarzenia VTE, w tym zakrzepicę żył głębokich (ang. deep venous thrombosis, DVT) i zatorowość płucną (ang. pulmonary embolism, PE), zgłoszono u 11% pacjentów otrzymujących Rybrevant w postaci podskórnej w skojarzeniu z lazertynibem w badaniach PALOMA-2 i PALOMA-3. Większość przypadków była stopnia 1. lub 2., a zdarzenia stopnia 3. wystąpiły u 3 (0,7%) pacjentów. Ponadto 336 (82%) z tych 408 pacjentów otrzymujących Rybrewant w postaci podskórnej przyjmowało profilaktycznie leki przeciwzakrzepowe z bezpośrednim doustnym antykoagulantem lub heparyną drobnocząsteczkową w ciągu pierwszych czterech miesięcy badanego leczenia.
W badaniu PALOMA-3 w celu bezpośredniego porównania ramion, częstość występowania zdarzeń VTE wynosiła 9% u pacjentów leczonych produktem leczniczym Rybrevant w postaci podskórnej w skojarzeniu z lazertynibem, w porównaniu do 14% w przypadku leczenia produktem leczniczym Rybrevant w postaci dożylnej w skojarzeniu z lazertynibem, przy podobnym odsetku profilaktycznego stosowania leków przeciwzakrzepowych w obu ramionach leczenia (80% w ramieniu podskórnym vs. 81% w ramieniu dożylnym). W przypadku pacjentów, którzy nie otrzymywali profilaktycznie leków przeciwzakrzepowych, ogólna częstość występowania zdarzeń VTE wynosiła 17% u pacjentów leczonych produktem leczniczym Rybrevant w postaci podskórnej w skojarzeniu z lazertynibem, przy czym wszystkie zdarzenia VTE zgłaszano jako zdarzenia stopnia 1.-2., a ciężkie zdarzenia VTE zgłaszano u 4,8% tych pacjentów, w porównaniu z ogólną częstością występowania wynoszącą 26% u pacjentów leczonych produktem leczniczym Rybrevant w postaci dożylnej w skojarzeniu z lazertynibem, przy czym zdarzenia VTE stopnia 3. i 4. zgłaszano odpowiednio, u 10% i 2,6%, a ciężkie zdarzenia VTE zgłaszano u 10% tych pacjentów.
Reakcje skórne i dotyczące paznokci
Wysypka (w tym trądzikowe zapalenie skóry), świąd i suchość skóry wystąpiły u pacjentów leczonych produktem Rybrevant (w postaci dożylnej lub podskórnej). Wysypka wystąpiła u 87% pacjentów leczonych produktem Rybrevant w skojarzeniu z lazertynibem, prowadząc do przerwania leczenia produktem Rybrevant u 0,6% pacjentów; i 83% pacjentów leczonych produktem Rybrevant w skojarzeniu z karboplatyną i pemetreksedem, co doprowadziło do przerwania stosowania produktu Rybrevant u 0,5% pacjentów. Wśród pacjentów leczonych produktem Rybrevant w skojarzeniu z lazertynibem, większość przypadków była stopnia 1. lub 2., z reakcjami stopnia 3. i 4. występującymi odpowiednio, u 22% i 0,1% pacjentów. Wśród pacjentów leczonych produktem Rybrevant w skojarzeniu z karboplatyną i pemetreksedem większość przypadków miała nasilenie 1. lub 2. stopnia, a reakcje 3. stopnia wystąpiły u 14% pacjentów.
Przeprowadzono badanie fazy 2. z udziałem pacjentów leczonych produktem Rybrevant w skojarzeniu z lazertynibem w celu oceny stosowania profilaktycznego leczenia doustnym antybiotykiem, miejscowym antybiotykiem na skórę głowy, środkiem nawilżającym na twarz i całe ciało (z wyjątkiem skóry głowy) oraz środkiem antyseptycznym na dłonie i stopy (patrz punkty 4.2 i 4.4). Wykazano zmniejszenie częstości występowania dermatologicznych zdarzeń niepożądanych ≥stopnia 2 w ciągu pierwszych 12 tygodni leczenia w porównaniu ze standardowym postępowaniem dermatologicznym, stosowanym w praktyce klinicznej (38,6% vs. 76,5%, p<0,0001). Ponadto, w ciągu pierwszych 12 tygodni leczenia odnotowano zmniejszenie częstości występowania zdarzeń niepożądanych ≥ stopnia 2. dotyczących skóry głowy (8,6% vs. 29,4%) oraz zmniejszenie częstości występowania przypadków zmniejszenia dawki (7,1% vs. 19,1%), przerw w leczeniu (15,7% vs. 33,8%) oraz zmniejszenie częstości występowania przypadków zakończenia leczeniu (1,4% vs. 4,4%) spowodowanych dermatologicznymi zdarzeniami niepożądanymi.
Zaburzenia oka
U pacjentów leczonych produktem Rybrevant (w postaci dożylnej lub podskórnej) wystąpiły zaburzenia oka, w tym zapalenie rogówki u 1,9% pacjentów leczonych produktem Rybrevant w skojarzeniu z lazertynibem i u 0,2% pacjentów leczonych produktem Rybrevant w skojarzeniu z karboplatyną i pemetreksedem. Inne zgłaszane działania niepożądane obejmowały wzrost rzęs, zaburzenia widzenia i inne zaburzenia oka.
Szczególne grupy pacjentów
Osoby w podeszłym wieku
Istnieją ograniczone dane kliniczne dotyczące stosowania amiwantamabu u pacjentów w wieku 75 lat lub starszych (patrz punkt 5.1). Zasadniczo nie obserwowano różnic w zakresie bezpieczeństwa stosowania między pacjentami w wieku ≥65 lat i pacjentami w wieku <65 lat.
Zgłaszanie podejrzewanych działań niepożądanych
Po dopuszczeniu produktu leczniczego do obrotu istotne jest zgłaszanie podejrzewanych działań niepożądanych. Umożliwia to nieprzerwane monitorowanie stosunku korzyści do ryzyka stosowania produktu leczniczego. Osoby należące do fachowego personelu medycznego powinny zgłaszać wszelkie podejrzewane działania niepożądane za pośrednictwem krajowego systemu zgłaszania wymienionego w załączniku V.
4.9 Przedawkowanie
Nie ma informacji na temat przedawkowania produktu Rybrevant w postaci podskórnej i nie jest znane specyficzne antidotum w przypadku przedawkowania. W przypadku przedawkowania należy przerwać leczenie produktem Rybrevant, monitorować pacjenta pod kątem wszelkich objawów podmiotowych lub przedmiotowych zdarzeń niepożądanych i natychmiast zastosować odpowiednie ogólne środki wspomagające, do czasu zmniejszenia lub ustąpienia toksyczności klinicznej.
5. WŁAŚCIWOŚCI FARMAKOLOGICZNE
5.1 Właściwości farmakodynamiczne
Grupa farmakoterapeutyczna: Przeciwciała monoklonalne i koniugaty leków z przeciwciałami, kod ATC: L01FX18
Podskórna postać produktu leczniczego Rybrevant zawiera rekombinowaną ludzką hialuronidazę (rHuPH20). rHuPH20 działa miejscowo i przemijająco w celu degradacji hialuronianu ((HA), glikoaminoglikanu występującego naturalnie w całym organizmie) w macierzy zewnątrzkomórkowej przestrzeni podskórnej poprzez rozszczepienie wiązania między dwoma cukrami (N- acetyloglukozaminą i kwasem glukuronowym), które składają się na HA.
Mechanizm działania
Amiwantamab to w pełni ludzkie dwuswoiste przeciwciało na bazie IgG1 przeciwko EGFR-MET, o niskiej zawartości fukozy, o działaniu ukierunkowującym komórki odpornościowe na guzy z aktywującymi mutacjami EGFR, takimi jak delecje w eksonie 19, substytucja L858R w eksonie 21 i mutacje insercyjne eksonu 20. Amiwantamab wiąże się z domenami zewnątrzkomórkowymi EGFR i MET.
Amiwantamab zakłóca funkcje sygnalizacyjne EGFR i MET poprzez blokowanie wiązania ligandu i wzmocnienie degradacji EGFR i MET, zapobiegając w ten sposób wzrostowi i progresji nowotworu. Obecność EGFR i MET na powierzchni komórek nowotworowych umożliwia również nakierowywanie na te komórki w celu ich zniszczenia przez komórki efektorowe układu immunologicznego, takie jak komórki NK (ang. natural killer) czy makrofagi, odpowiednio, poprzez zależną od przeciwciał cytotoksyczność komórkową (ang. antibody-dependent cellular cytotoxicity, ADCC) i mechanizmy trogocytozy.
Działanie farmakodynamiczne
Po podaniu pierwszej pełnej dawki produktu Rybrevant w postaci podskórnej średnie stężenia EGFR i MET w surowicy znacznie spadały i pozostawały obniżone przez cały okres leczenia dla wszystkich badanych dawek.
Albuminy
Rybrevant w postaci podskórnej zmniejszał stężenie albumin w surowicy, co jest efektem farmakodynamicznym hamowania MET, zwykle w trakcie pierwszych 8 tygodni (patrz punkt 4.8); następnie stężenie albumin stabilizowało się na pozostały okres leczenia amiwantamabem.
Doświadczenie kliniczne z zastosowaniem produktu Rybrevant w postaci podskórnej
Skuteczność produktu Rybrevant w postaci podskórnej u pacjentów z miejscowo zaawansowanym lub przerzutowym NSCLC z mutacją EGFR opiera się na osiągnięciu nie gorszej ekspozycji PK niż w przypadku dożylnego amiwantamabu w badaniu PALOMA-3 (patrz punkt 5.2). W badaniu tym wykazano nie gorszą skuteczność amiwantamabu podawanego podskórnie w porównaniu z amiwantamabem podawanym dożylnie w skojarzeniu z lazertynibem u pacjentów z miejscowo zaawansowanym lub przerzutowym NSCLC z mutacją EGFR, u których doszło do progresji choroby w trakcie leczenia lub po leczeniu ozymertynibem i chemioterapią opartą na pochodnych platyny.
Doświadczenie kliniczne z zastosowaniem produktu Rybrevant w postaci dożylnej
Wcześniej nieleczony NSCLC z delecjami eksonu 19 EGFR lub mutacjami substytucyjnymi eksonu 21 L858R (MARIPOSA)
Badanie NSC3003 (MARIPOSA) to randomizowane, otwarte, aktywnie kontrolowane, wieloośrodkowe badanie fazy 3. oceniające skuteczność i bezpieczeństwo stosowania produktu leczniczego Rybrevant w postaci dożylnej w skojarzeniu z lazertynibem w porównaniu z monoterapią ozymertynibem jako pierwszej linii leczenia u pacjentów z miejscowo zaawansowanym lub przerzutowym NSCLC z mutacją EGFR, niepoddającym się leczeniu. Próbki pobrane od pacjentów musiały zawierać jedną z dwóch powszechnych mutacji EGFR (delecja eksonu 19 lub mutacja substytucyjna eksonu 21 L858R), zidentyfikowanych w lokalnych testach. Próbki tkanki guza (94%) i (lub) osocza (6%) od wszystkich pacjentów zostały przebadane lokalnie w celu określenia statusu mutacji delecji eksonu 19 EGFR i (lub) substytucji eksonu 21 L858R przy użyciu reakcji łańcuchowej polimerazy (ang. polymerase chain reaction, PCR) u 65% i sekwencjonowania następnej generacji (ang. next generation sequencing, NGS) u 35% pacjentów.
Łącznie 1074 pacjentów przydzielono losowo (2:2:1) do grupy otrzymującej produkt leczniczy Rybrevant w postaci dożylnej w skojarzeniu z lazertynibem, ozymertynib w monoterapii lub lazertynib w monoterapii do czasu progresji choroby lub wystąpienia nieakceptowalnej toksyczności. Rybrevant w postaci dożylnej podawano dożylnie w dawce 1050 mg (pacjentom o masie ciała <80 kg) lub 1400 mg (pacjentom o masie ciała ≥80 kg) raz w tygodniu przez 4 tygodnie, a następnie co 2 tygodnie, począwszy od 5. tygodnia. Lazertynib podawano w dawce 240 mg doustnie raz na dobę. Ozymertynib podawano w dawce 80 mg doustnie raz na dobę. Randomizacja była stratyfikowana według typu mutacji EGFR (delecja eksonu 19 lub mutacja substytucyjna eksonu 21 L858R), rasy (azjatycka lub inna niż azjatycka) oraz historii przerzutów do mózgu (tak lub nie).
Dane demograficzne na początku badania i charakterystyka choroby były zrównoważone we wszystkich ramionach leczenia. Mediana wieku wynosiła 63 lata (zakres: 25-88), przy czym 45% pacjentów było w wieku ≥65 lat; 62% stanowiły kobiety; 59% pacjentów było rasy azjatyckiej, a 38% było rasy białej. Wyjściowy stan sprawności Eastern Cooperative Oncology Group (ECOG) wynosił 0 (34%) lub 1 (66%); 69% nigdy nie paliło; 41% miało wcześniej przerzuty do mózgu; a 90% miało raka w stadium IV w początkowej diagnozie. W odniesieniu do statusu mutacji EGFR, 60% stanowiły delecje eksonu 19, a 40% stanowiły mutacje substytucyjne eksonu 21 L858R.
Rybrewant w postaci dożylnej w skojarzeniu z lazertynibem wykazał statystycznie istotną poprawę przeżycia wolnego od progresji (ang. progression-free survival, PFS) w ocenie BICR.
Analiza końcowa OS wykazała statystycznie istotną poprawę OS dla produktu Rybrevant w skojarzeniu z lazertynibem w porównaniu z ozymertynibem (patrz tabela 9 i wykres 2).
Tabela 9 Wyniki skuteczności w badaniu MARIPOSA
Rybrevant w postaci dożylnej + lazertynib (N=429) | Ozymertynib (N=429) | |
| Przeżycie wolne od progresji (PFS)a | ||
| Liczba zdarzeń | 192 (45%) | 252 (59%) |
| Mediana, miesiące (95% CI) | 23,7 (19,1; 27,7) | 16,6 (14,8; 18,5) |
| HR (95% CI); wartość-p | 0,70 (0,58; 0,85); p=0,0002 | |
| Całkowite przeżycie (OS) | ||
| Liczba zdarzeń | 173 (40%) | 217 (51%) |
| Mediana, miesiące (95% CI) | NE (42,9; NE) | 36,7 (33,4; 41,0) |
| HR (95% CI); wartość-p | 0,75 (0,61; 0,92); p=0,0048 | |
| Obiektywny wskaźnik odpowiedzi (ORR)a b | ||
| ORR % (95% CI) | 80% (76%; 84%) | 77% (72%; 81%) |
| Czas trwania odpowiedzi (DOR)a,b | ||
| Mediana, miesiące (95% CI) | 25,8 (20,3; 33,9) | 18,1 (14,8; 20,1) |
BICR = zaślepiony niezależny przegląd centralny; CI = przedział ufności; NE = nie do oszacowania Wyniki PFS pochodzą z okresu odcięcia danych 11 sierpnia 2023 r. przy medianie czasu obserwacji wynoszącej 22 miesiące. Wyniki OS, DOR i ORR pochodzą z okresu odcięcia danych 13 maja 2024 r. przy medianie czasu obserwacji wynoszącej 31,3 miesiące. Wyniki dotyczące OS pochodzą z danych zebranych do dnia 4 grudnia 2024 r., przy medianie czasu obserwacji wynoszącej 37,8 miesięcy.
a BICR według RECIST v1.1
b W oparciu o potwierdzonych respondentów.
Wykres 1: Krzywa Kaplana-Meiera PFS u wcześniej nieleczonych pacjentów z NSCLC według oceny BICR
Wykres 2: Krzywa Kaplana-Meiera OS u wcześniej nieleczonych pacjentów z NSCLC
Wewnątrzczaszkowy ORR i DOR według BICR były wstępnie określonymi punktami końcowymi w badaniu MARIPOSA. W podgrupie pacjentów ze zmianami wewnątrzczaszkowymi, na początku badania skojarzenie produktu leczniczego Rybrevant w postaci dożylnej i lazertynibu wykazało podobny wewnątrzczaszkowy ORR do kontroli. Zgodnie z protokołem, u wszystkich pacjentów w badaniu MARIPOSA wykonano seryjne badania MRI mózgu w celu oceny odpowiedzi wewnątrzczaszkowej i czasu jej trwania. Wyniki podsumowano w tabeli 10.
Tabela 10: Wewnątrzczaszkowy ORR i DOR według oceny BICR u osób ze zmianami wewnątrzczaszkowymi na początku badania MARIPOSA
| Rybrevant w postaci dożylnej + lazertynib (N=180) | Ozymertinib (N=186) | |
| Ocena odpowiedzi guza wewnątrzczaszkowego | ||
| Wewnątrzczaszkowy ORR (CR+PR), % (95% CI) | 78% (71%, 84%) | 77% (71%, 83%) |
| Pełna odpowiedź | 64% | 59% |
| Wewnątrzczaszkowy DOR | ||
| Liczba respondentów | 140 | 144 |
| Mediana, miesiące (95% CI) | 35,0 (20,4; NE) | 25,1 (22,1; 31,2) |
CI = przedział ufności
NE = nie do oszacowania
Wewnątrzczaszkowe wyniki ORR i DOR pochodzą z daty odcięcia danych 4 grudnia 2024 r. z medianą obserwacji wynoszącą 37,8 miesięcy.
Wcześniej leczony NSCLC z delecjami w eksonie 19 lub mutacjami substytucyjnymi L858R w eksonie 21 genu EGFR (MARIPOSA-2)
MARIPOSA-2 to randomizowane (2:2:1) otwarte, wieloośrodkowe badanie 3. fazy z udziałem pacjentów z miejscowo zaawansowanym lub przerzutowym NSCLC z delecjami z delecjami w eksonie 19 lub mutacjami substytucyjnymi L858R w eksonie 21 genu EGFR (badanie mutacji mogło zostać przeprowadzone w momencie rozpoznania miejscowo zaawansowanej lub przerzutowej choroby lub po tym rozpoznaniu. Badania nie trzeba było powtarzać w momencie włączenia do badania, jeśli status mutacji EGFR został wcześniej ustalony) po niepowodzeniu wcześniejszej terapii, w tym terapii inhibitorem kinazy tyrozynowej EGFR trzeciej generacji (TKI). W badaniu przydzielono losowo łącznie 657 pacjentów, z których 263 otrzymało karboplatynę i pemetreksed (CP), a 131 otrzymało Rybrevant w postaci dożylnej w skojarzeniu z karboplatyną i pemetreksedem (Rybrevant w postaci dożylnej-CP). Dodatkowo 263 pacjentów zostało losowo przydzielonych do oddzielnej grupy badania, w której otrzymywali Rybrevant w postaci dożylnej w połączeniu z lazertynibem, karboplatyną i pemetreksedem. Rybrevant podawano dożylnie w dawce 1400 mg (u pacjentów o masie ciała < 80 kg) lub 1750 mg (u pacjentów ≥ 80 kg) raz w tygodniu przez 4 tygodnie, a następnie co 3 tygodnie w dawce 1750 mg (u pacjentów < 80 kg) lub 2100 mg (u pacjentów ≥ 80 kg), począwszy od 7. tygodnia, aż do progresji choroby lub wystąpienia nieakceptowalnej toksyczności. Karboplatynę podawano dożylnie w dawce 5 mg/ml na minutę (AUC 5) raz na 3 tygodnie, przez maksymalnie 12 tygodni. Pemetreksed podawano dożylnie w dawce 500 mg/m2 raz na 3 tygodnie do momentu progresji choroby lub wystąpienia nieakceptowalnej toksyczności.
Pacjentów podzielono według linii leczenia osymertynibem (pierwszej lub drugiej linii), wcześniejszych przerzutów do mózgu (tak lub nie) oraz pochodzenia azjatyckiego (tak lub nie).
Spośród 394 pacjentów przydzielonych losowo do grupy otrzymującej Rybrevant w postaci dożylnej w połączeniu z CP lub do grupy otrzymującej CP, mediana wieku wynosiła 62 lata (zakres: 31–85 lat), przy czym 38% pacjentów miało ≥ 65 lat; 60% stanowiły kobiety; 48% było rasy żółtej, a 46% było rasy białej. Wyjściowy stan sprawności według skali Eastern Cooperative Oncology Group (ECOG) wynosił 0 (40%) lub 1 (60%); 66% nigdy nie paliło; 45% miało w wywiadzie przerzuty do mózgu, a 92% miało raka w stadium IV w momencie pierwszego rozpoznania.
Rybrevant w postaci dożylnej w skojarzeniu z karboplatyną i pemetreksedem wykazał statystycznie istotną poprawę przeżycia bez progresji choroby (PFS) w porównaniu z karboplatyną i pemetreksedem, przy HR wynoszącym 0,48 (95% CI: 0,36, 0,64; p<0,0001). W momencie przeprowadzenia drugiej analizy pośredniej dotyczącej OS, przy medianie czasu obserwacji wynoszącej około 18,6 miesięcy dla postaci dożylnej Rybrevant-CP i około 17,8 miesięcy dla CP, współczynnik ryzyka (HR) dla OS wynosił 0,73 (95% CI: 0,54, 0,99; p=0,0386). Nie było to statystycznie istotne (testowane przy z góry określonym poziomie istotności 0,0142).
Wyniki dotyczące skuteczności podsumowano w tabeli 11.
Tabela 11: Wyniki skuteczności w badaniu MARIPOSA-2
Rybrevant w postaci dożylnej + karboplatyna + pemetreksed (N=131) | karboplatyna+ pemetreksed (N=263) | |
| Przeżycie bez progresji choroby (PFS)a | ||
| Liczba zdarzeń (%) | 74 (57) | 171 (65) |
| Mediana, miesiące (95% CI) | 6,3 (5,6; 8,4) | 4,2 (4,0; 4,4) |
| HR (95% CI); wartość p | 0,48 (0,36; 0,64); p<0,0001 | |
| Przeżycie całkowite (OS) | ||
| Liczba zdarzeń (%) | 65 (50) | 143 (54) |
| Mediana, miesiące (95% CI) | 17,7 (16,0; 22,4) | 15,3 (13,7; 16,8) |
| HR (95% CI); wartość pb | 0,73 (0,54; 0,99); p=0,0386 | |
| Wskaźnik obiektywnej odpowiedzia | ||
| ORR, % (95% CI) | 64% (55%; 72%) | 36% (30%; 42%) |
| Iloraz szans (95% CI); wartość p | 3,10 (2,00; 4,80); p<0,0001 | |
| Czas trwania odpowiedzi (DOR)a | ||
| Mediana (95% CI), miesiące | 6,90 (5,52; NE) | 5,55 (4,17; 9,56) |
| Pacjenci z DOR ≥ 6 miesięcy | 31,9% | 20,0% |
CI = przedział ufności
NE = nie można oszacować
Wyniki dotyczące PFS, DOR i ORR pochodzą z danych zebranych do dnia 10 lipca 2023 r., kiedy to przeprowadzono testowanie hipotez i ostateczną analizę tych punktów końcowych. Wyniki dotyczące OS pochodzą z danych zebranych do dnia 26 kwietnia 2024 r. z drugiej tymczasowej analizy OS.
a Ocenione przez BICR
b Wartość p porównuje się z dwustronnym poziomem istotności wynoszącym 0,0142. Wyniki OS nie są zatem istotne na podstawie drugiej analizy pośredniej.
Wykres 3: Krzywa Kaplana-Meiera dla PFS u pacjentów z wcześniej leczonym NSCLC według oceny BICR
Korzyść w zakresie PFS wynikająca ze stosowania produktu Rybrevant w postaci dożylnej w porównaniu z CP była spójna we wszystkich analizowanych, z góry określonych podgrupach, w tym pod względem pochodzenia etnicznego, wieku, płci, historii palenia tytoniu i stanu przerzutów do OUN w momencie przystąpienia do badania.
Wykres 4: Krzywa Kaplana-Meiera przedstawiająca OS u pacjentów z wcześniej leczonym
NSCLC
Dane dotyczące skuteczności leczenia w przypadku przerzutów śródczaszkowych Pacjenci z bezobjawowymi lub wcześniej leczonymi i stabilnymi przerzutami śródczaszkowymi kwalifikowali się do randomizacji w badaniu MARIPOSA-2. Leczenie produktem Rybrevant w postaci dożylnej-CP wiązało się z numerycznym wzrostem ORR śródczaszkowego (23,3% dla produktu Rybrevant w postaci dożylnej-CP w porównaniu z 16,7% dla CP, iloraz szans 1,52; 95% CI (0,51; 4,50) oraz czasem trwania odpowiedzi wewnątrzczaszkowej (13,3 miesięcy; 95% CI (1,4, NE) w grupie otrzymującej Rybrevant w postaci dożylnej-CP w porównaniu z 2,2 miesiącami; 95% CI (1,4, NE) w grupie otrzymującej CP). Mediana czasu obserwacji dla produktu Rybrevant w postaci dożylnej-CP wyniosła około 18,6 miesięcy.
Nieleczony wcześniej niedrobnokomórkowy rak płuca (NSCLC) z mutacjami insercyjnymi w eksonie 20 (PAPILLON)
PAPILLON to randomizowane, otwarte, wieloośrodkowe badanie 3. fazy porównujące leczenie produktem Rybrevant w postaci dożylnej w skojarzeniu z karboplatyną i pemetreksedem z samą chemioterapią (karboplatyna i pemetreksed) u pacjentów z nieleczonym, miejscowo zaawansowanym lub przerzutowym NSCLC z aktywującymi mutacjami insercyjnymi w eksonie 20 genu EGFR. Próbki tkanki nowotworowej (92,2%) i (lub) osocza (7,8%) od wszystkich 308 pacjentów zostały zbadane lokalnie w celu określenia statusu mutacji insercyjnej EGFR w eksonie 20 przy użyciu sekwencjonowania nowej generacji (NGS) u 55,5% pacjentów i(lub) reakcji łańcuchowej polimerazy (PCR) u 44,5% pacjentów. Przeprowadzono również badania centralne przy użyciu testu tkankowego AmoyDx® LC10, testu Thermo Fisher Oncomine Dx Target Test oraz testu osocza Guardant 360®) CDx.
Pacjenci z przerzutami do mózgu podczas badań przesiewowych kwalifikowali się do udziału w badaniu po zakończeniu leczenia, osiągnięciu stabilnego stanu klinicznego, ustąpieniu objawów i odstawieniu kortykosteroidów na co najmniej 2 tygodnie przed randomizacją.
Rybrevant podawano dożylnie w dawce 1400 mg (u pacjentów < 80 kg) lub 1750 mg (u pacjentów ≥ 80 kg) raz w tygodniu przez 4 tygodnie, a następnie co 3 tygodnie w dawce 1750 mg (u pacjentów < 80 kg) lub 2100 mg (u pacjentów ≥ 80 kg) począwszy od 7. tygodnia do momentu progresji choroby lub wystąpienia nieakceptowalnej toksyczności. Karboplatynę podawano dożylnie w dawce 5 mg/ml na minutę (AUC 5) raz na 3 tygodnie przez okres do 12 tygodni. Pemetreksed podawano dożylnie w dawce 500 mg/m2 raz na 3 tygodnie do momentu progresji choroby lub wystąpienia nieakceptowalnej toksyczności. Randomizację przeprowadzono z uwzględnieniem stanu sprawności ECOG (0 lub 1) oraz wcześniejszych przerzutów do mózgu (tak lub nie). Pacjenci przydzieleni losowo do grupy otrzymującej karboplatynę i pemetreksed, u których potwierdzono progresję choroby, mogli przejść do monoterapii produktem Rybrevant podawanym dożylnie.
Łącznie 308 pacjentów zostało losowo przydzielonych (w stosunku 1:1) do grupy otrzymującej Rybrevant w postaci dożylnej w skojarzeniu z karboplatyną i pemetreksedem (N = 153) lub karboplatyną i pemetreksedem (N = 155). Mediana wieku wynosiła 62 lata (zakres: od 27 do 92 lat), przy czym 39% pacjentów miało ≥ 65 lat; 58% stanowiły kobiety; 61% było rasy żółtej, a 36% było rasy białej. Wyjściowy stan sprawności według skali Eastern Cooperative Oncology Group (ECOG) wynosił 0 (35%) lub 1 (64%); 58% nigdy nie paliło tytoniu; 23% miało w wywiadzie przerzuty do mózgu, a 84% miało raka w stadium IV w momencie pierwszego rozpoznania.
Pierwszorzędowym punktem końcowym badania PAPILLON był PFS, oceniany przez BICR. Mediana czasu obserwacji wyniosła 14,9 miesięcy (zakres: 0,3 do 27,0).
Wyniki dotyczące skuteczności podsumowano w tabeli 12.
Tabela 12: Wyniki skuteczności w badaniu PAPILLON
Rybrevant w postaci dożylnej + karboplatyna + pemetreksed (N=153) | karboplatyna+ pemetreksed (N=155) | |
| Przeżycie bez progresji choroby (PFS)a | ||
| Liczba zdarzeń | 84 (55%) | 132 (85%) |
| Mediana, miesiące (95% CI) | 11,4 (9,8; 13,7) | 6,7 (5,6; 7,3) |
| HR (95% CI); wartość p | 0,395 (0,29; 0,52); p<0,0001 | |
| Wskaźnik obiektywnej odpowiedzia, b | ||
| ORR, % (95% CI) | 73% (65%, 80%) | 47% (39%, 56%) |
| Iloraz szans (95% CI); wartość p | 3,0 (1,8; 4,8); p<0,0001 | |
| Całkowita odpowiedź | 3,9% | 0,7% |
| Częściowa odpowiedź | 69% | 47% |
| Całkowite przeżycie (OS)c | ||
| Liczba zdarzeń | 40 | 52 |
| Mediana OS, miesiące (95% CI) | NE (28,3; NE) | 28,6 (24,4; NE) |
| HR (95% CI); wartość p | 0,756 (0,50; 1,14); p=0,1825 | |
CI = przedział ufności
NE = nie można oszacować
a Niezależna, zaślepiona ocena centralna według RECIST v1.1
b Na podstawie oszacowania Kaplana-Meiera.
c Na podstawie wyników zaktualizowanego OS z medianą czasu obserwacji wynoszącą 20,9 miesięcy. Analiza OS nie została skorygowana o potencjalnie zakłócające efekty krzyżowania (78 [50,3%] pacjentów z grupy otrzymującej karboplatynę + pemetreksed, którzy następnie otrzymali monoterapię preparatem Rybrevant w postaci dożylnej).
Wykres 5: Krzywa Kaplana-Meiera dotycząca PFS u wcześniej nieleczonych pacjentów z
NSCLC według oceny BICR
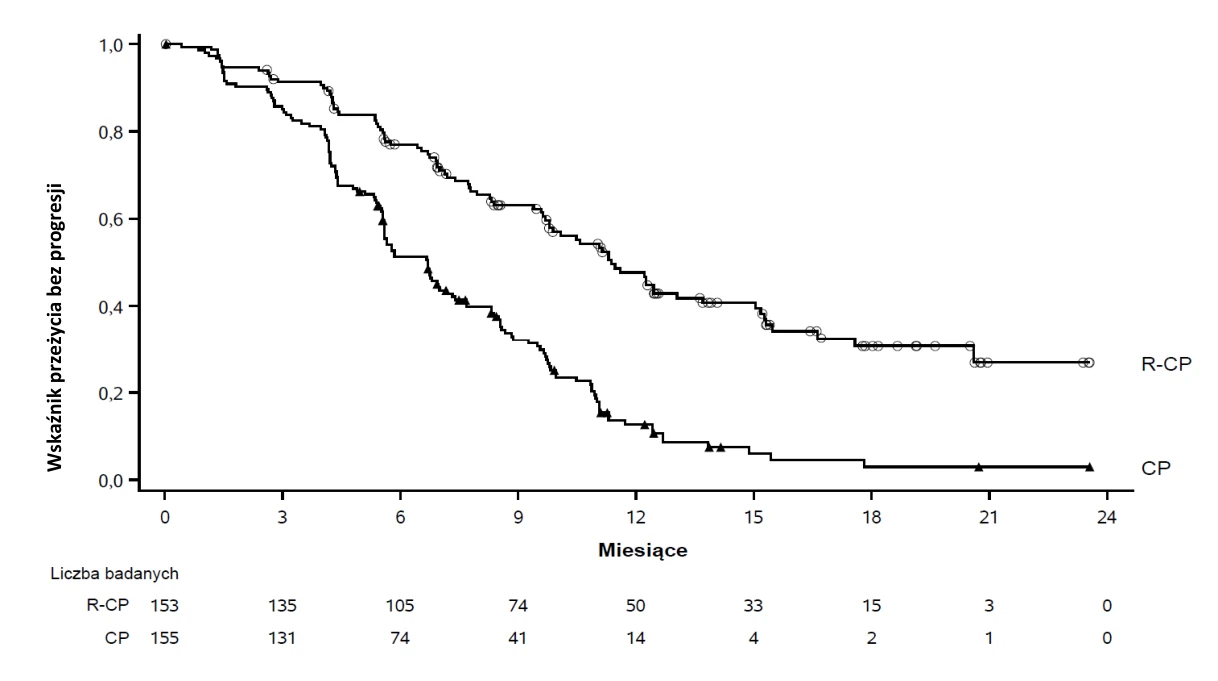
Korzyść w zakresie PFS wynikająca ze stosowania produktu Rybrevant w postaci dożylnej w skojarzeniu z karboplatyną i pemetreksedem w porównaniu z karboplatyną i pemetreksedem była spójna we wszystkich z góry określonych podgrupach pacjentów z przerzutami do mózgu w momencie włączenia do badania (tak lub nie), wieku (< 65 lub ≥ 65 lat), płci (mężczyzna lub kobieta), rasy (żołta lub nie), masy ciała (< 80 kg lub ≥ 80 kg), stanu sprawności ECOG (0 lub 1) oraz historii palenia tytoniu (tak lub nie).
Wykres 6: Krzywa Kaplana-Meiera przedstawiająca OS u wcześniej nieleczonych pacjentów z NSCLC
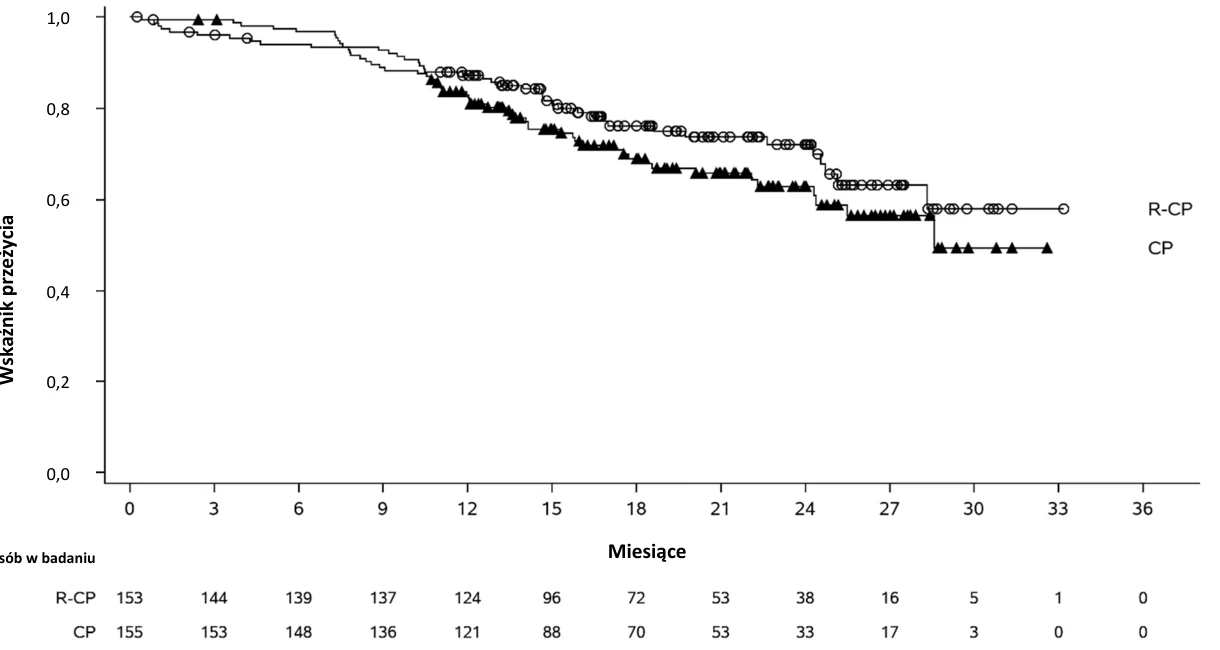
Wcześniej leczony niedrobnokomórkowy rak płuca (NSCLC) z mutacjami insercyjnymi eksonu 20 (CHRYSALIS)
CHRYSALIS to wieloośrodkowe, otwarte, wielokohortowe badanie, które przeprowadzono w celu oceny bezpieczeństwa i skuteczności produktu Rybrevant w postaci dożylnej u pacjentów z miejscowo zaawansowanym lub przerzutowym NSCLC. Skuteczność oceniono u 114 pacjentów z miejscowo zaawansowanym lub przerzutowym NSCLC, u których występowały mutacje insercyjne eksonu 20 genu kodującego EGFR, w sytuacji progresji choroby w trakcie chemioterapii opartej na pochodnych platyny lub po niej, i u których mediana czasu obserwacji wyniosła 12,5 miesięcy. Próbki tkanki nowotworowej (93%) i (lub) osocza (10%) wszystkich pacjentów były badane lokalnie w celu określenia statusu mutacji insercyjnych eksonu 20 genu kodującego EGFR przy użyciu sekwencjonowania nowej generacji (ang. next generation sequencing, NGS) u 46% pacjentów i (lub) reakcji łańcuchowej polimerazy (ang. polymerase chain reaction, PCR) u 41% pacjentów; u 4% pacjentów nie określono metod badawczych. Do badania nie kwalifikowali się pacjenci z nieleczonymi przerzutami do mózgu lub ILD w wywiadzie, wymagający długotrwałego leczenia steroidami lub innymi lekami immunosupresyjnymi w ciągu ostatnich 2 lat. Rybrevant w postaci dożylnej był podawany dożylnie w dawce 1050 mg pacjentom o masie <80 kg lub w dawce 1400 mg pacjentom o masie ≥ 80 kg raz w tygodniu przez 4 tygodnie, następnie co 2 tygodnie, począwszy od tygodnia 5., aż do utraty korzyści klinicznych lub wystąpienia nieakceptowalnej toksyczności. Pierwszorzędowym punktem końcowym skuteczności był całkowity odsetek odpowiedzi (ang. overall response rate, ORR), oceniany przez badacza, zdefiniowany jako potwierdzona całkowita odpowiedź (ang. complete response, CR) lub częściowa odpowiedź (ang. partial response, PR), w oparciu o kryteria odpowiedzi RECIST v 1.1. Dodatkowo, pierwszorzędowy punkt końcowy był oceniany w oparciu o zaślepioną niezależną ocenę centralną (ang. blinded independent central review, BICR). Drugorzędowe punkty końcowe skuteczności obejmowały czas trwania odpowiedzi (ang. duration of response, DOR).
Mediana wieku wynosiła 62 (zakres: 36–84) lata, przy czym 41% pacjentów miało ≥65 lat, 61% stanowiły kobiety, 52% stanowili Azjaci, a 37% było rasy białej. Mediana liczby wcześniejszych terapii wynosiła 2 (zakres: od 1 do 7 terapii). Na początku leczenia 29% miało stan sprawności wg skali ECOG równy 0, a 70% – stan sprawności wg skali ECOG równy 1; 57% nigdy nie paliło, 100% miało raka w stadium IV, a u 25% leczono wcześniej przerzuty do mózgu. Insercje w eksonie 20 zaobserwowano przy 8 różnych pozycjach; najbardziej powszechnymi pozycjami były A767 (22%), S768 (16%), D770 (12%) oraz N771 (11%).
Liczba osób w badaniu
Wyniki skuteczności podsumowano w tabeli 13.
Tabela 13. Wyniki skuteczności w badaniu CHRYSALIS
Ocena badacza (N=114) | |
| Całkowity odsetek odpowiedzi a,b (95% CI) | 37% (28%; 46%) |
| Całkowita odpowiedź | 0% |
| Częściowa odpowiedź | 37% |
| Czas trwania odpowiedzi | |
| Medianac (95% CI), miesiące | 12,5 (6,5; 16,1) |
| Pacjenci z DOR ≥6 miesięcy | 64% |
CI = przedział ufności
a Potwierdzona odpowiedź.
b Wyniki ORR i DOR w ocenie badacza były zgodne z wynikami podawanymi w ocenie BICR; ORR według oceny
BICR wynosił 43% (34%, 53%), z 3% odsetkiem CR i 40% odsetkiem PR, mediana DOR według oceny BICR wynosiła 10,8 miesięcy (95% CI: 6,9, 15,0), a chorych z DOR ≥ 6 miesięcy według oceny BICR było 55%. c W oparciu o estymację Kaplana-Meiera.
Aktywność przeciwnowotworową zaobserwowano we wszystkich badanych podtypach mutacji.
Immunogenność
Przeciwciała przeciwlekowe (ang. anti-drug antibodies, ADA) były rzadko wykrywane po leczeniu podskórną postacią produktu leczniczego Rybrevant. Nie zaobserwowano wpływu ADA na farmakokinetykę, skuteczność lub bezpieczeństwo. Spośród 741 uczestników, którzy otrzymywali Rybrevant podskórnie w monoterapii lub w ramach terapii skojarzonej, u 66 uczestników (9%) wykryto przeciwciała przeciwko rHuPH20. Immunogenność rHuPH20, obserwowana u tych uczestników, nie miała wpływu na farmakokinetykę amiwantamabu.
Pacjenci w podeszłym wieku
Zasadniczo nie obserwowano różnic w skuteczności pomiędzy pacjentami w wieku ≥65 lat i pacjentami w wieku <65 lat.
Dzieci i młodzież
Europejska Agencja Leków uchyliła obowiązek dołączania wyników badań produktu leczniczego Rybrevant we wszystkich podgrupach populacji dzieci i młodzieży w NSCLC (stosowanie u dzieci i młodzieży, patrz punkt 4.2).
5.2 Właściwości farmakokinetyczne
Wchłanianie
Po podaniu podskórnym średnia geometryczna (%CV) biodostępności amiwantamabu wynosi 66,6% (14,9%) z medianą czasu do osiągnięcia maksymalnego stężenia wynoszącą 3 dni, w oparciu o indywidualne szacunki parametrów PK amiwantamabu dla uczestników przyjmujących produkt podskórnie w analizie PK populacji.
Dla schematu dawkowania podskórnego co 2 tygodnie średnia geometryczna (%CV) maksymalnego stężenia minimalnego amiwantamabu po 4. cotygodniowej dawce wynosiła 335 µg/ml (32,7%). Średnie AUC1 tydzień wzrosło 3,5-krotnie od pierwszej dawki do 1. Dnia Cyklu 2. Maksymalne stężenie minimalne amiwantamabu po podaniu podskórnym w monoterapii i w skojarzeniu z lazertynibem jest zwykle obserwowane pod koniec cotygodniowego dawkowania (Cykl 2. Dzień 1.). Stężenie amiwantamabu w stanie stacjonarnym jest osiągane około 13. tygodnia. Średnia geometryczna (%CV) stężenia amiwantamabu w stanie stacjonarnym w 1. Dniu Cyklu 4. wynosiła 206 µg/ml (39,1%).
W tabeli 14 wymieniono obserwowane średnie geometryczne (%CV) maksymalnych stężeń minimalnych (Cykl 2. Dzień 1. Ctrough) i pole powierzchni pod krzywą stężenia w czasie w Cyklu 2. (AUCDzień 1-15) po podaniu zalecanych dawek amiwantamabu podskórnie i dożylnie u pacjentów z NSCLC. Te punkty końcowe PK stanowiły podstawę do wykazania braku gorszości, co przemawia za przejściem z podawania dożylnego na podskórne.
Tabela 14: Podsumowanie parametrów farmakokinetyki amiwantamabu w surowicy u pacjentów z NSCLC (badanie PALOMA-3)
| Parametr | Rybrevant postać podskórna 1600 mg (2240 mg dla masy ciała ≥ 80 kg) | Rybrevant postać dożylna 1050 mg (1400 mg dla masy ciała ≥ 80 kg) |
| Średnia geometryczna (%CV) | ||
| Cykl 2. Dzień 1. Ctrough (µg/ml) | 335 (32,7%) | 293 (31,7%) |
| Cykl 2. AUC(Dzień1-15) (µg/ml) | 135861 (30,7%) | 131704 (24,0%) |
W przypadku schematu podskórnego podawania co 3 tygodnie średnia geometryczna (%CV) maksymalnego stężenia minimalnego amiwantamabu po trzeciej dawce tygodniowej wynosiła 438 µg/ml (26,6%). Średnia geometryczna (%CV) stężenia minimalnego amiwantamabu w stanie stacjonarnym wynosiła 208 µg/ml (35,6%).
W przypadku schematu podskórnego podawania co 4 tygodnie średnia geometryczna (%CV) maksymalnego stężenia minimalnego amiwantamabu po czwartej dawce tygodniowej wynosiła 350 µg/ml (30,5%). Średnia geometryczna (%CV) stężenia minimalnego amiwantamabu w stanie stacjonarnym wynosiła 131 µg/ml (55,9%).
Dystrybucja
Na podstawie indywidualnych oszacowań parametrów PK amiwantamabu dla uczestników otrzymujących amiwantamab podskórnie w analizie PK populacji, średnia geometryczna (%CV) całkowitej objętości dystrybucji amiwantamabu podawanego podskórnie wynosi 5,69 l (23,8%).
Eliminacja
Na podstawie indywidualnych oszacowań parametrów PK amiwantamabu dla uczestników otrzymujących produkt podskórnie w analizie PK populacji, szacowana średnia geometryczna (% CV) liniowego CL i związanego z nim końcowego okresu półtrwania wynosi odpowiednio, 0,224 l/dobę (26,0%) i 18,8 dnia (34,3%).
Szczególne grupy pacjentów
Pacjenci w podeszłym wieku
Nie zaobserwowano klinicznie znaczących różnic w farmakokinetyce amiwantamabu w zależności od wieku (21–88 lat).
Zaburzenia czynności nerek
Nie zaobserwowano klinicznie znaczących różnic w farmakokinetyce amiwantamabu u pacjentów z łagodnymi (60 ≤klirens kreatyniny (CrCl) <90 ml/min), umiarkowanymi (29 ≤CrCl <60 ml/min) lub ciężkimi (15 ≤CrCl<29 ml/min) zaburzeniami czynności nerek. Dane dotyczące pacjentów z ciężkimi zaburzeniami czynności nerek są ograniczone (n=1), ale nie ma dowodów wskazujacych na konieczność dostosowania dawki u tych pacjentów. Wpływ krańcowego stadium niewydolności nerek (CrCl <15 ml/min) na farmakokinetykę amiwantamabu jest nieznany.
Zaburzenia czynności wątroby
Jest mało prawdopodobne, aby zmiany czynności wątroby miały jakikolwiek wpływ na eliminację amiwantamabu, ponieważ cząsteczki na bazie IgG1, takie jak amiwantamab, nie są metabolizowane poprzez szlaki wątrobowe.
Nie zaobserwowano klinicznie istotnego wpływu na farmakokinetykę amiwantamabu w przypadku łagodnych zaburzeń czynności wątroby [(bilirubina całkowita≤GGN i AspAT>GGN) lub (GGN<bilirubina całkowita≤1,5 x GGN)] lub umiarkowanych (1,5 x GGN<bilirubina całkowita ≤3 x GGN i dowolne AspAT) zaburzeń czynności wątroby. Dane dotyczące pacjentów z umiarkowanymi zaburzeniami czynności wątroby są ograniczone (n=1), ale nie ma dowodów wskazujących na konieczność dostosowania dawki u tych pacjentów. Wpływ ciężkich zaburzeń czynności wątroby (bilirubina całkowita >3 razy GGN) na farmakokinetykę amiwantamabu jest nieznany.
Dzieci i młodzież
Nie badano farmakokinetyki amiwantamabu u dzieci i młodzieży.
5.3 Przedkliniczne dane o bezpieczeństwie
Dane niekliniczne, wynikające z konwencjonalnych badań toksyczności po podaniu wielokrotnym, nie ujawniają szczególnego zagrożenia dla człowieka.
Rakotwórczość i mutagenność
Nie przeprowadzono badań na zwierzętach w celu ustalenia działania rakotwórczego amiwantamabu. Rutynowe badania genotoksyczności i rakotwórczości na ogół nie mają zastosowania do leków biologicznych, ponieważ duże białka nie mogą dyfundować do komórek ani wchodzić w interakcje z DNA lub materiałem chromosomalnym.
Toksyczny wpływ na reprodukcję
Nie przeprowadzono badań na zwierzętach w celu oceny wpływu na rozród i rozwój potomstwa, ale na podstawie mechanizmu działania amiwantamabu przypuszcza się, że może on powodować uszkodzenie płodu lub wady rozwojowe. Na podstawie doniesień literaturowych zmniejszenie, eliminacja lub zakłócenie sygnalizacji EGFR zarodka, płodu lub matki może uniemożliwić zagnieżdżenie, powodować utratę zarodka lub płodu na różnych etapach ciąży (poprzez działanie na rozwój łożyska), powodować wady rozwojowe w wielu narządach lub wczesną śmierć płodów, które przeżyły. Podobnie eliminacja MET lub jego ligandu wątrobowego czynnika wzrostu (ang. hepatocyte growth factor, HGF) była śmiertelna dla zarodka z powodu poważnych wad rozwoju łożyska, a płody wykazywały defekty w rozwoju mięśni w wielu narządach. Wiadomo, że ludzka IgG1 przechodzi przez łożysko. Dlatego amiwantamab może być przenoszony od matki do rozwijającego się płodu.
6. DANE FARMACEUTYCZNE
6.1 Wykaz substancji pomocniczych
Rekombinowana ludzka hialuronidaza (rHuPH20)
Disodu edetynian dwuwodny
Kwas octowy lodowaty
L-metionina
Polisorbat 80 (E433)
Sodu octan trójwodny
Sacharoza
Woda do wstrzykiwań
6.2 Niezgodności farmaceutyczne
Tego produktu leczniczego nie wolno mieszać z innymi produktami leczniczymi, z wyjątkiem tych wymienionych w punkcie 6.6.
6.3 Okres ważności
Nieotwarta fiolka
2 lata
Przygotowana strzykawka
Wykazano stabilność chemiczną i fizyczną podczas stosowania do 24 godzin w temperaturze od 2°C do 8°C, a następnie do 24 godzin w temperaturze od 15°C do 30°C. Z mikrobiologicznego punktu widzenia, o ile metoda przygotowania dawki nie wyklucza ryzyka zanieczyszczenia mikrobiologicznego, produkt należy zużyć natychmiast. Jeśli produkt nie zostanie zużyty natychmiast, za czas i warunki jego przechowywania odpowiada użytkownik.
6.4 Specjalne środki ostrożności podczas przechowywania
Przechowywać w lodówce (2°C do 8°C).
Nie zamrażać.
Przechowywać w oryginalnym opakowaniu w celu ochrony przed światłem.
Warunki przechowywania produktu leczniczego po przygotowaniu strzykawki, patrz punkt 6.3.
6.5 Rodzaj i zawartość opakowania
10 ml roztworu w fiolce ze szkła typu 1 z elastomerowym zamknięciem i aluminiową uszczelką z korkiem typu flip-off, zawierającej 1600 mg amiwantamabu. Opakowanie zawiera 1 fiolkę.
14 ml roztworu w fiolce ze szkła typu 1 z elastomerowym zamknięciem i aluminiową uszczelką z korkiem typu flip-off, zawierającej 2240 mg amiwantamabu. Opakowanie zawiera 1 fiolkę.
15 ml roztworu w fiolce ze szkła typu 1 z elastomerowym zamknięciem i aluminiową uszczelką z korkiem typu flip-off, zawierającej 2400 mg amiwantamabu. Opakowanie zawiera 1 fiolkę.
22 ml roztworu w fiolce ze szkła typu 1 z elastomerowym zamknięciem i aluminiową uszczelką z korkiem typu flip-off, zawierającej 3520 mg amiwantamabu. Opakowanie zawiera 1 fiolkę.
6.6 Specjalne środki ostrożności dotyczące usuwania i przygotowania produktu leczniczego do
stosowania
Rybrevant w postaci do podawania podskórnego jest przeznaczony wyłącznie do jednorazowego użytku i jest gotowy do użycia.
Roztwór do wstrzyknięcia należy przygotować z wykorzystaniem techniki aseptycznej w następujący sposób:
Przygotowanie
- Określić wymaganą dawkę i odpowiednią fiolkę (fiolki) produktu leczniczego Rybrevant do podawania podskórnego na podstawie wyjściowej masy ciała pacjenta (patrz punkt 4.2). • W przypadku dawkowania co 4 tygodnie, pacjenci o masie ciała <80 kg otrzymują 1600 mg raz w tygodniu od 1. do 4. tygodnia, a następnie otrzymują 3520 mg co 4 tygodnie, począwszy od 5. tygodnia. Pacjenci o masie ciała ≥80 kg otrzymują 2240 mg raz w tygodniu od 1. do 4. tygodnia, a następnie otrzymują 4640 mg co 4 tygodnie, począwszy od 5. tygodnia. • W przypadku dawkowania co 2 tygodnie pacjenci o masie ciała <80 kg otrzymują 1600 mg, a pacjenci o masie ciała ≥80 kg otrzymują 2240 mg raz w tygodniu od tygodnia 1. do 4., a następnie co 2 tygodnie, począwszy od tygodnia 5.
- W przypadku dawkowania co 3 tygodnie, pacjenci o masie ciała <80 kg otrzymują 1600 mg w 1. tygodniu, w 1. dniu, następnie 2400 mg raz w tygodniu od 2. do 4. tygodnia, a następnie co 3 tygodnie, począwszy od 7. tygodnia. Pacjenci o masie ciała ≥80 kg otrzymują 2240 mg w 1. tygodniu, w 1. dniu, następnie otrzymują 3360 mg raz w tygodniu od 2. do 4. tygodnia, a następnie co 3 tygodnie, począwszy od 7. tygodnia.
- Wyjąć odpowiednią fiolkę (fiolki) z produktem leczniczym Rybrevant do podawania podskórnego z lodówki (2°C do 8°C).
- Sprawdzić, czy roztwór produktu Rybrevant jest bezbarwny do bladożółtego. Nie używać, jeśli obecne są nieprzezroczyste cząstki, przebarwienia lub inne ciała obce.
- Wyrównać temperaturę produktu leczniczego Rybrevant w postaci do podawania podskórnego do temperatury pokojowej (15°C do 30°C) przez co najmniej 15 minut. Nie ogrzewać produktu leczniczego Rybrevant w żaden inny sposób. Nie wstrząsać.
Pobrać wymaganą objętość produktu leczniczego Rybrevant do wstrzykiwań podskórnych z fiolki do strzykawki o odpowiednim rozmiarze za pomocą igły transferowej. Mniejsze strzykawki wymagają mniejszej siły podczas przygotowywania i podawania. • Każda objętość wstrzyknięcia nie powinna przekraczać 15 ml. Dawki wymagające więcej niż
15 ml należy podzielić na mniej więcej równe objętości w kilku strzykawkach. • Rybrevant w postaci do podawania podskórnego jest zgodny z igłami do wstrzykiwań ze stali nierdzewnej, strzykawkami z polipropylenu i poliwęglanu oraz zestawami do infuzji podskórnych z polietylenu, poliuretanu i polichlorku winylu. W razie konieczności do przepłukania zestawu infuzyjnego można również użyć roztworu chlorku sodu o stężeniu 9 mg/ml (0,9%).
- Wymienić igłę transferową na odpowiednie akcesoria do przenoszenia lub podawania. Zaleca się stosowanie igły 21G do 23G lub zestawu infuzyjnego, aby zapewnić łatwość podawania.
Przechowywanie przygotowanej strzykawki
Sporządzony roztwór w strzykawce należy podać natychmiast. Jeśli natychmiastowe podanie nie jest możliwe, przygotowaną strzykawkę należy przechowywać w lodówce w temperaturze od 2°C do 8°C przez maksymalnie 24 godziny, a następnie w temperaturze pokojowej od 15°C do 30°C przez maksymalnie 24 godziny. Przygotowaną strzykawkę należy wyrzucić, jeśli jest przechowywana dłużej niż 24 godziny w lodówce lub dłużej niż 24 godziny w temperaturze pokojowej. W przypadku przechowywania w lodówce, przed podaniem roztwór powinien osiągnąć temperaturę pokojową.
Usuwanie
Ten produkt leczniczy jest przeznaczony wyłącznie do jednokrotnego użytku. Wszelkie niewykorzystane resztki produktu leczniczego lub jego odpady należy usunąć zgodnie z lokalnymi przepisami.
7. PODMIOT ODPOWIEDZIALNY POSIADAJĄCY POZWOLENIE NA DOPUSZCZENIE DO OBROTU
Janssen-Cilag International NV
Turnhoutseweg 30
B-2340 Beerse
Belgia
8. NUMER POZWOLENIA NA DOPUSZCZENIE DO OBROTU
EU/1/21/1594/002
EU/1/21/1594/003
EU/1/21/1594/004
EU/1/21/1594/005
9. DATA WYDANIA PIERWSZEGO POZWOLENIA NA DOPUSZCZENIE DO OBROTU
I DATA PRZEDŁUŻENIA POZWOLENIA
Data wydania pierwszego pozwolenia na dopuszczenie do obrotu: 9 grudnia 2021 Data ostatniego przedłużenia pozwolenia: 11 września 2023
10. DATA ZATWIERDZENIA LUB CZĘŚCIOWEJ ZMIANY TEKSTU
CHARAKTERYSTYKI PRODUKTU LECZNICZEGO
Szczegółowe informacje o tym produkcie leczniczym są dostępne na stronie internetowej Europejskiej Agencji Leków https://www.ema.europa.eu.
Więcej informacji o leku Rybrevant