


Charakterystyka produktu leczniczego - Lynavoy
1. NAZWA PRODUKTU LECZNICZEGO
Lynavoy 40 mg, tabletki powlekane
2. SKŁAD JAKOŚCIOWY I ILOŚCIOWY
Każda tabletka powlekana zawiera 40 mg lineryksybatu.
Pełny wykaz substancji pomocniczych, patrz punkt 6.1.
3. POSTAĆ FARMACEUTYCZNA
Tabletki powlekane.
Fioletowe, okrągłe, obustronnie wypukłe tabletki powlekane (o średnicy 9 mm), z oznaczeniem “GS 3JG” po jednej stronie.
4. SZCZEGÓŁOWE DANE KLINICZNE
4.1 Wskazania do stosowania
Produkt leczniczy Lynavoy jest wskazany w leczeniu świądu cholestatycznego u dorosłych pacjentów z pierwotnym zapaleniem dróg żółciowych (ang. primary biliary cholangitis, PBC).
4.2 Dawkowanie i sposób podawania
Dawkowanie
Zalecana dawka produktu leczniczego Lynavoy to 40 mg dwa razy na dobę.
Należy rozważyć alternatywne leczenie u pacjentów, u których nie zaobserwowano korzyści z leczenia po 3 miesiącach nieprzerwanego codziennego leczenia lineryksybatem.
Jednoczesne stosowanie z żywicami wiążącymi kwasy żółciowe
Zaleca się, aby produkt leczniczy Lynavoy był przyjmowany co najmniej 4 godziny przed przyjęciem lub co najmniej 4 godziny po przyjęciu żywicy wiążącej kwasy żółciowe (patrz punkty 4.5 i 5.2).
Pominięcie dawki
W przypadku pominięcia dawki należy jak najszybciej ją przyjąć. Nie należy przyjmować dawki podwójnej w celu uzupełnienia pominiętej dawki.
Szczególne grupy pacjentów
Osoby w podeszłym wieku
Nie ma konieczności dostosowania dawki u pacjentów w wieku 65 lat i starszych (patrz punkt 5.2). Dane dotyczące pacjentów w wieku powyżej 65 lat są ograniczone.
Zaburzenia czynności nerek
Nie ma konieczności dostosowania dawki u pacjentów z zaburzeniami czynności nerek (patrz punkt 5.2).
Zaburzenia czynności wątroby
Nie ma konieczności dostosowania dawki u pacjentów z łagodnymi lub umiarkowanymi (klasa A lub B w skali Child-Pugh) zaburzeniami czynności wątroby. Nie zaleca się stosowania lineryksybatu u pacjentów z ciężkimi zaburzeniami czynności wątroby (klasa C w skali Child-Pugh) lub u pacjentów z dużym ryzykiem dekompensacji czynności wątroby (patrz punkty 4.4 i 5.2).
Dzieci i młodzież
Nie określono bezpieczeństwa stosowania ani skuteczności produktu leczniczego Lynavoy u dzieci i młodzieży w wieku poniżej 18 lat. Dane nie są dostępne.
Sposób podawania
Podanie doustne.
Tabletki należy połykać w całości, popijając wodą i przyjmować około 30 minut przed spożyciem jakiegokolwiek posiłku lub napoju (innego niż woda). Ma to na celu umożliwienie dostania się lineryksybatu do światła przewodu pokarmowego przed uwolnieniem kwasów żółciowych (patrz punkt 5.2).
4.3 Przeciwwskazania
Nadwrażliwość na substancję czynną lub na którąkolwiek substancję pomocniczą wymienioną w punkcie 6.1.
4.4 Specjalne ostrzeżenia i środki ostrożności dotyczące stosowania
Zwiększenie aktywności aminotransferaz
W badaniach klinicznych u niektórych pacjentów otrzymujących lineryksybat obserwowano związane z terapią zwiększenie aktywności aminotransferaz (patrz punkt 4.8). Zaleca się oznaczenie wyjściowej aktywności aminotransferaz (aminotransferazy alaninowej [AlAT] i aminotransferazy asparaginianowej [AspAT]) przed rozpoczęciem leczenia lineryksybatem oraz kontrolę aktywności aminotransferaz z częstością zgodną ze standardową praktyką kliniczną u pacjentów z PBC. W przypadku zaobserwowania wzrostu aktywności aminotransferaz może być konieczna częstsza kontrola. Jeśli zwiększona aktywność aminotransferaz utrzymuje się, należy ocenić potencjalne ryzyko w stosunku do korzyści wynikających z kontynuacji leczenia.
Zaburzenia czynności wątroby
Dostosowanie dawki u pacjentów z łagodnymi lub umiarkowanymi (klasa A lub B w skali Child-Pugh) zaburzeniami czynności wątroby nie jest konieczne (patrz punkt 5.2). Przed rozpoczęciem leczenia lineryksybatem należy ocenić stan wątroby pacjenta, w tym ustalić, czy u pacjenta występuje dekompensacja czynności wątroby lub czy w wywiadzie wystąpił epizod dekompensacji. Nie ma dostępnych danych dotyczących pacjentów z ciężkimi zaburzeniami czynności wątroby (klasa C w skali Child‑Pugh). Nie zaleca się stosowania lineryksybatu u tych pacjentów oraz u pacjentów z wysokim ryzykiem dekompensacji czynności wątroby. W przypadku zastosowania u tych pacjentów zaleca się bardzo uważną kontrolę pacjenta (patrz punkt 4.2 i 5.2).
Biegunka
Biegunkę zgłaszano jako bardzo częste działanie niepożądane podczas stosowania lineryksybatu (patrz punkt 4.8). W przypadku wystąpienia biegunki należy zalecić pacjentom kontrolę objawów przedmiotowych i podmiotowych odwodnienia. Może być konieczne zastosowanie leków przeciwbiegunkowych. W przypadku utrzymywania się biegunki należy rozważyć przerwanie lub zakończenie leczenia lineryksybatem.
Niedobór witamin rozpuszczalnych w tłuszczach
Przed rozpoczęciem leczenia lineryksybatem zaleca się oznaczenie stężeń witamin rozpuszczalnych w tłuszczach (witaminy A, D, E i K) oraz międzynarodowego współczynnika znormalizowanego (ang. international normalised ratio, INR), a następnie ich kontrolę zgodnie ze standardową praktyką kliniczną. W przypadku stwierdzenia niedoboru witamin rozpuszczalnych w tłuszczach należy zastosować odpowiednią suplementację.
Substancje pomocnicze
Ten produkt leczniczy zawiera mniej niż 1 mmol (23 mg) sodu na tabletkę, to znaczy produkt leczniczy uznaje się za „wolny od sodu”.
4.5 Interakcje z innymi produktami leczniczymi i inne rodzaje interakcji
Żywice wiążące kwasy żółciowe
Żywice wiążące kwasy żółciowe (takie jak cholestyramina, kolesewelam lub kolestypol) mogą wiązać inne leki, w tym lineryksybat, w przewodzie pokarmowym podczas jednoczesnego stosowania, co może prowadzić do zmniejszenia skuteczności lineryksybatu (patrz punkt 5.2). Zaleca się, aby pacjenci przyjmowali produkt leczniczy Lynavoy co najmniej 4 godziny przed przyjęciem żywicy wiążącej kwasy żółciowe lub co najmniej 4 godziny po jej przyjęciu (patrz punkt 4.2).
Kwas ursodeoksycholowy (UDCA)
Kwas ursodeoksycholowy może być stosowany jednocześnie z lineryksybatem i nie jest konieczne dostosowanie dawki. W badaniach klinicznych, w których jednocześnie stosowano UDCA i lineryksybat, nie zaobserwowano klinicznie istotnego zwiększenia aktywności fosfatazy alkalicznej (ALP). Jednak jednoczesne podawanie lineryksybatu i UDCA powodowało istotne zmiany ogólnego profilu stężeń UDCA i jego koniugatów w osoczu. Znaczenie kliniczne tych zmian nie jest obecnie znane. Należy kontrolować aktywność ALP u pacjentów w początkowym okresie leczenia, a następnie okresowo, zgodnie ze standardową praktyką kliniczną dotyczącą pacjentów z PBC (patrz punkt 5.2).
4.6 Wpływ na płodność, ciążę i laktację
Ciąża
Brak danych lub ograniczona ilość danych dotyczących stosowania lineryksybatu u kobiet w ciąży.
Badania na zwierzętach nie wykazały bezpośredniego lub pośredniego szkodliwego wpływu w zakresie toksycznego działania na rozrodczość (patrz punkt 5.3). Wchłanianie ogólnoustrojowe lineryksybatu po podaniu doustnym u ludzi jest minimalne (patrz punkt 5.2). W związku z tym oczekuje się, że narażenie płodu na lineryksybat jest również minimalne.
Jako środek ostrożności zaleca się unikanie stosowania produktu leczniczego Lynavoy w okresie ciąży.
Karmienie piersią
Nie wiadomo czy lineryksybat przenika do mleka ludzkiego.
Badania na zwierzętach wykazały przenikanie lineryksybatu do mleka. Jednak przy zalecanej dawce klinicznej przewiduje się, że ekspozycja noworodka za pośrednictwem mleka kobiecego jest minimalna (patrz punkt 5.3). Nie oczekuje się wpływu na dziecko karmione piersią, ponieważ ekspozycja ogólnoustrojowa u kobiety karmiącej piersią jest znikoma.
Nie można wykluczyć ryzyka dla dziecka karmionego piersią. Należy podjąć decyzję, czy przerwać karmienie piersią, czy przerwać/nie rozpoczynać leczenia produktem leczniczym Lynavoy, uwzględniając korzyści wynikające z karmienia piersią dla dziecka oraz korzyści z leczenia dla matki.
Płodność
Brak danych dotyczących wpływu na płodność u ludzi. Badania na zwierzętach nie wskazują na bezpośredni ani pośredni wpływ na płodność lub rozrodczość przy ekspozycjach istotnych klinicznie (patrz punkt 5.3).
4.7 Wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn
Produkt leczniczy Lynavoy nie ma wpływu lub wywiera niewielki wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn.
4.8 Działania niepożądane
Podsumowanie profilu bezpieczeństwa
Najczęściej zgłaszanymi działaniami niepożądanymi były biegunka (59%) i ból brzucha (23%).
Tabelaryczne zestawienie działań niepożądanych
Profil działań niepożądanych lineryksybatu oceniano na podstawie połączonych danych dotyczących bezpieczeństwa (badanie kliniczne III fazy GLISTEN oraz badanie kliniczne fazy IIb GLIMMER) obejmujących łącznie 142 pacjentów otrzymujących lineryksybat w dawce 40 mg dwa razy na dobę doustnie przez okres do 24 tygodni (patrz punkt 5.1). Większość działań niepożądanych miała nasilenie łagodne lub umiarkowane.
Działania niepożądane przedstawiono poniżej (Tabela 1) zgodnie z klasyfikacją układów i narządów MedDRA oraz według częstości występowania. Częstości zdefiniowano w następujący sposób: bardzo często (≥1/10) oraz często (≥1/100 do <1/10).
Tabela 1. Działania niepożądane zgłaszane podczas stosowania produktu leczniczego Lynavoy.
| Klasyfikacja układów i narządów MedDRA | Częstość | Działania niepożądane |
| Zaburzenia żołądka i jelit | Bardzo często | Biegunka Ból brzucha |
| Badania diagnostyczne | Często | Zwiększenie aktywności aminotransferazy alaninowej (AlAT) Zwiększenie aktywności aminotransferazy asparaginianowej (AspAT) |
Opis wybranych działań niepożądanych
Biegunka
W połączonym zbiorze danych dotyczących bezpieczeństwa biegunka wystąpiła u 59% pacjentów w grupie otrzymującej lineryksybat. Przerwanie leczenia produktem leczniczym z powodu biegunki nastąpiło u 4% pacjentów w tej grupie. Większość przypadków występowała w ciągu 1. tygodnia od rozpoczęcia leczenia, miała nasilenie łagodne i ustąpiła w trakcie trwania badania. Żaden przypadek nie był ciężki. U większości pacjentów, u których wystąpiła biegunka, możliwe było kontynuowanie leczenia lineryksybatem bez jego przerywania lub wstrzymywania. U niektórych pacjentów biegunka utrzymywała się lub nawracała podczas leczenia lineryksybatem. Część pacjentów z biegunką otrzymywała leki przeciwbiegunkowe (np. loperamid) w celu łagodzenia objawów (patrz punkt 4.4).
Zgłaszanie podejrzewanych działań niepożądanych
Po dopuszczeniu produktu leczniczego do obrotu istotne jest zgłaszanie podejrzewanych działań niepożądanych. Umożliwia to nieprzerwane monitorowanie stosunku korzyści do ryzyka stosowania produktu leczniczego. Osoby należące do fachowego personelu medycznego powinny zgłaszać wszelkie podejrzewane działania niepożądane za pośrednictwem krajowego systemu zgłaszania wymienionego w załączniku V.
4.9 Przedawkowanie
Objawy
Przedawkowanie może prowadzić do wystąpienia objawów wynikających z nasilenia znanych działań niepożądanych produktu leczniczego, głównie ze strony przewodu pokarmowego.
W badaniach klinicznych lineryksybat podawano dorosłym pacjentom z cholestatycznym świądem z PBC w dawkach do 180 mg na dobę (w dawkach pojedynczych i (lub) podzielonych) i obserwowano zależne od dawki zwiększenie częstości występowania działań niepożądanych ze strony przewodu pokarmowego (patrz punkt 4.8).
Postępowanie
Nie ma swoistego antidotum. W razie przedawkowania należy przerwać stosowanie lineryksybatu, kontrolować czy u pacjenta występują objawy przedmiotowe i podmiotowe oraz w razie konieczności zastosować ogólne leczenie wspomagające. Dalsze postępowanie powinno być zgodne z oceną kliniczną lub zgodnie z zaleceniami krajowego ośrodka toksykologicznego, jeśli są dostępne.
5. WŁAŚCIWOŚCI FARMAKOLOGICZNE
5.1 Właściwości farmakodynamiczne
Grupa farmakoterapeutyczna: leki stosowane w chorobach dróg żółciowych i wątroby, inne leki stosowane w chorobach dróg żółciowych; kod ATC: A05AX08
Mechanizm działania
Lineryksybat jest działającym miejscowo, wchłaniającym się minimalnie, odwracalnym inhibitorem jelitowego transportera kwasów żółciowych (ang. ileal bile acid transporter, IBAT). Zmniejsza zwrotne wchłanianie kwasów żółciowych w jelicie krętym, co prowadzi do zwiększenia ich wydalania z kałem. Lineryksybat łagodzi świąd u pacjentów z pierwotnym zapaleniem dróg żółciowych, co uważa się za skutek zmniejszenia stężenia mediatorów świądu, w tym kwasów żółciowych w surowicy, kwasu lizofosfatydowego (ang. lysophosphatidic acid, LPA) [ocenianego pośrednio za pomocą aktywności autotaksyny] oraz interleukiny 31 (IL‑31).
Działanie farmakodynamiczne
Lineryksybat zmniejsza całkowite stężenie kwasów żółciowych w surowicy u zdrowych ochotników oraz u pacjentów z cholestatycznym świądem związanym z PBC. U zdrowych ochotników zmniejszenie stężenia kwasów żółciowych w surowicy w porównaniu z placebo obserwowano już po pierwszym dniu leczenia lineryksybatem.
Skuteczność kliniczna
Skuteczność i profil bezpieczeństwa lineryksybatu w leczeniu świądu cholestatycznego u pacjentów z PBC oceniano w randomizowanym, podwójnie zaślepionym, kontrolowanym placebo, wieloośrodkowym, globalnym badaniu III fazy GLISTEN. Pacjentów (N=238) przydzielono losowo do grupy otrzymującej Lynavoy w dawce 40 mg dwa razy na dobę (N=119) lub placebo (N=119) przez 24 tygodnie. Siedemnastu pacjentów uczestniczących w badaniu w trybie zdalnym (w pełni zdecentralizowany ośrodek) nie uwzględniono w analizach skuteczności (Lynavoy N=111, placebo N=110). Jeden pacjent przydzielony do placebo wycofał się przed rozpoczęciem leczenia.
Do badania zakwalifikowano pacjentów z potwierdzonym rozpoznaniem PBC oraz umiarkowanym lub ciężkim świądem (ocenianym za pomocą numerycznej skali oceny największego nasilenia świądu (ang. Worst Itch Numerical Rating Scale, Worst Itch NRS)) w ciągu 4 tygodni przed randomizacją. Pacjenci, którzy w punkcie wyjściowym otrzymywali stałe dawki UDCA, fibratów, żywic wiążących kwasy żółciowe lub inne leczenie przeciwświądowe, mogli zostać włączeni do badania i kontynuować dotychczasowy schemat leczenia PBC i (lub) świądu bez zmian przez cały okres trwania badania. Kryteriami wykluczenia były: dekompensacja wątroby, przewlekłe wirusowe zapalenie wątroby, objawowa kamica żółciowa, czynne zapalenie pęcherzyka żółciowego, pierwotne stwardniające zapalenie dróg żółciowych, alkoholowa choroba wątroby, aktualnie występujące nowotwory, czynne choroby zapalne jelita krętego, operacje bariatryczne z ominięciem jelita krętego, choroby skóry przebiegające ze świądem, klinicznie istotna biegunka, ciężkie zaburzenia czynności nerek (szacowany współczynnik filtracji kłębuszkowej [eGFR] < 30 ml/min/1,73 m²) oraz leczenie kwasem obetycholowym (ang. obeticholic acid, OCA).
Średni wiek pacjentów wynosił 55,5 lat (zakres od 30 do 80), 95% stanowiły kobiety, 56% pacjentów było rasy białej. Średnia (zakres) aktywności ALP w punkcie wyjściowym wynosiła 234 IU/l (46,5-1102): u 24% pacjentów wynosiła ≤ 1 × górna granica normy (ang. upper limit of normal, ULN), u 28% > 1 x ULN i < 1,67 x ULN, a u 48% ≥ 1,67 x ULN. Średnie (SD) nasilenie świądu w punkcie wyjściowym wynosiło 7,4 (1,5) w skali Worst Itch NRS, przy czym u 41% pacjentów klasyfikowano je jako umiarkowane, a u 59% jako ciężkie. W punkcie wyjściowym 97% pacjentów otrzymywało UDCA. Łącznie 43% pacjentów randomizowanych do grupy przyjmującej lineryksybat oraz 48% pacjentów randomizowanych do grupy przyjmującej placebo otrzymywało jednocześnie fibraty, selektywne inhibitory wychwytu zwrotnego serotoniny, żywice wiążące kwasy żółciowe, gabapentynę, leki przeciwhistaminowe, antagonistów opioidów, ryfampicynę i (lub) pregabalinę, które mogły wpływać na świąd.
Wyniki w numerycznej skali oceny największego nasilenia świądu (Worst Itch NRS Scores)
W badaniu GLISTEN wykazano, że lineryksybat znacząco zmniejsza nasilenia świądu względem wartości wyjściowej w porównaniu z placebo po 24 tygodniach leczenia (pierwszorzędowy punkt końcowy), co przedstawiono w Tabeli 2.
Tabela 2. Zmiana względem wartości wyjściowej nasilenia świądu w numerycznej skali oceny największego nasilenia świądua po 24 tygodniach.
| Lynavoy (n = 111) | Placebo (n = 109) | |
| Średnie (SD) nasilenie świądu w punkcie wyjściowymb | 7,35 (1,62) | 7,36 (1,44) |
| Analiza zmiany miesięcznej oceny świądu w stosunku do wartości wyjściowej w ciągu 24 tygodnic | ||
Średnia LS zmiany względem wartości wyjściowej (95 % CI) | -2,76 (-3,13; -2,38) | -2,07 (-2,46;-1,69) |
| Różnica średnich LS względem placebo (95 % CI) | -0,68 (-1,14; -0,23) p = 0,003 | |
SD = odchylenie standardowe; LS = metoda najmniejszych kwadratów; CI = przedział ufności a Skala numeryczna oceny największego nasilenia świądu:, gdzie 0 = brak świądu, a 10 = świąd
o największym możliwym nasileniu
b Wartość wyjściowa określona na podstawie wszystkich pacjentów przyjmujących placebo, n=110 c Na podstawie średniej wyznaczonej metodą najmniejszych kwadratów, uzyskanej z modelu mieszanego dla powtarzanych pomiarów (ang. mixed-effect model for repeated measures, MMRM) w odniesieniu do zmiany względem wartości wyjściowej w miesięcznej ocenie nasilenia świądu w okresie 24 tygodni, z uwzględnieniem czynników takich jak leczenie, wizyta, interakcja leczenia z wizytą, wyjściową ocenę nasilenia świądu, interakcja między wyjściową oceną nasilenia świądu a wizytą oraz stosowanie leczenia przeciwświądowego w punkcie wyjściowym.
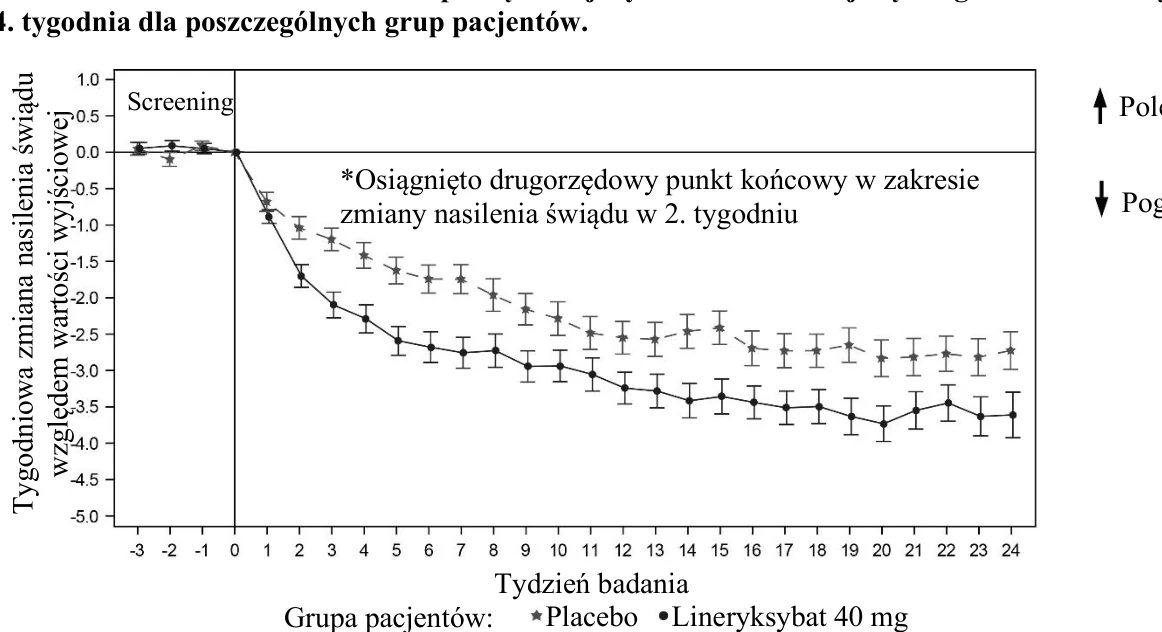
Tygodniowa zmiana względem wartości wyjściowej nasilenia świądu w ciągu 24 tygodni została przedstawiona na Rysunku 1. Istotną poprawę w ocenie świądu zaobserwowano już w 2. tygodniu, na podstawie skali Worst Itch NRS (cotygodniowa ocena nasilenia świądu), w grupie otrzymującej lineryksybat w porównaniu z grupą otrzymującą placebo (średnia zmiana LS -0,69 [95 % CI: -1,06; -0,31], p< 0,001).
Rysunek 1. Średnia zmiana od wartości początkowej wyniku NRS dla największego nasilenia świądu do 24. tygodnia dla poszczególnych grup pacjentów.
Pogorszenie Polepszenie 
Pacjenci, którzy osiągnęli odpowiedź w zakresie świądu
W porównaniu do grupy otrzymującej placebo, w grupie otrzymującej lineryksybat większy odsetek pacjentów osiągnął klinicznie istotną odpowiedź w zakresie zmniejszenia nasilenia świądu w 24. tygodniu, definiowaną jako poprawa o ≥2, ≥3 lub ≥4 punkty względem wartości wyjściowej w skali Worst Itch NRS (Tabela 3).
Tabela 3. Analiza różnicy częstości odpowiedzi w zakresie nasilenia świądu w 24. tygodniu.
| % Odpowiadającycha | Skorygowana różnica vs | ||||||
| Grupa pacjentów | n | ||||||
| Placebo (95 % CI)a | |||||||
| Odpowiedź: poprawa oceny świądu w stosunku do wartości wyjściowej w ciągu miesiąca o ≥ 2 | |||||||
| Lynavoy 40 mg | 111 | 68 % | |||||
| 6 % (-7 %; 20 %) | |||||||
| Placebo | 110 | 62 % | |||||
| Odpowiedź: poprawa oceny świądu w stosunku do wartości wyjściowej w ciągu miesiąca o ≥ 3 | |||||||
| Lynavoy 40 mg | 111 | 55 % | |||||
| 13 % (0 % b; 27 %) | |||||||
| Placebo | 110 | 42 % | |||||
| Odpowiedź: poprawa oceny świądu w stosunku do wartości wyjściowej w ciągu miesiąca o ≥ 4 | |||||||
| Lynavoy 40 mg | 111 | 40 % | |||||
| 13 % (0 % c; 26 %) | |||||||
| Placebo | 110 | 27 % | |||||
| a Na podstawie stratyfikowanej analizy Cochran-Mantel-Haenszel (CMH) z uwzględnieniem czynników | |||||||
| stratyfikacji w punkcie wyjściowym (wyjściowa intensywność świądu oraz równoczesne leczenie świądu | |||||||
| cholestatycznego). Wyniki łączne z wielokrotnej imputacji. | |||||||
| b Dolna granica 95 % przedziału ufności (CI) wynosi -0,2 % | |||||||
| c Dolna granica 95 % przedziału ufności (CI) wynosi 0,4 % | |||||||
Zaburzenia snu związane ze świądem
U pacjentów włączonych losowo do grupy otrzymującej lineryksybat po 24 tygodniach leczenia odnotowano istotną poprawę w zakresie zaburzeń snu związanych ze świądem w porównaniu do grupy pacjentów otrzymujących placebo (−2,70 dla lineryksybatu vs −2,16 dla placebo; różnica średnich LS 0,54 [95% CI: 1,02; 0,06], p=0,027).
Dodatkowe oceny związane z odczuwaniem świądu
W punkcie wyjściowym pacjenci, zarówno w grupie otrzymującej lineryksybat jak i placebo, zgłaszali podobne nasilenie świądu oceniane w skali Patient Global Impression of Severity (PGI‑S) (okres odniesienia: ostatnie 7 dni; zakres skali: od 1 [brak] do 5 [bardzo ciężki]). Leczenie lineryksybatem prowadziło do większej poprawy w skali PGI‑S w porównaniu do placebo w okresie 24 tygodni (średnia LS zmiany względem wartości wyjściowej -1,17 w porównaniu do -0,80; różnica średnich LS -0,37 [95% CI: -0,55; -0,18]). W 24. tygodniu większy odsetek pacjentów oceniał świąd jako „brak” lub „łagodny” w grupie otrzymującej lineryksybat (66%) niż w grupie otrzymującej placebo (48%).
Pacjenci włączeni losowo do grupy otrzymującej lineryksybat zgłaszali większą poprawę oceny świądu w okresie 24 tygodni w porównaniu do grupy placebo, ocenianą za pomocą skali Patient Global Impression of Change (PGI‑C) (zakres: od 1 [znaczna poprawa] do 7 [znaczne pogorszenie]) (średnia LS 1,97 w porównaniu do 2,51; różnica średnich LS -0,53 [95% CI: -0,81; -0,25]). W 24. tygodniu większy odsetek pacjentów w grupie leczonej lineryksybatem (54%) niż w grupie otrzymującej placebo (36%) zgłaszał „znaczną poprawę” świądu, natomiast większy odsetek pacjentów w grupie otrzymującej placebo (26%) niż w grupie otrzymującej lineryksybat (3%) zgłaszał „brak zmiany”.
Utrzymanie się skuteczności
W otwartym, długoterminowym przedłużonym badaniu klinicznym (ang. label, long term extension study, LLSAT) u większości pacjentów, u których uzyskano odpowiedź po 24 tygodniach leczenia lineryksybatem, utrzymywała się ona w 52. tygodniu: 72,7% wśród pacjentów z odpowiedzią ≥2 punkty, 80,8% z odpowiedzią ≥3 punkty oraz 81,8% z odpowiedzią ≥4 punkty.
Dzieci i młodzież
Europejska Agencja Leków uchyliła obowiązek dołączania wyników badań produktu leczniczego Lynavoy we wszystkich podgrupach populacji dzieci i młodzieży w leczeniu cholestatycznego świądu u osób z pierwotnym zapaleniem dróg żółciowych (informacje dotyczące stosowania u dzieci i młodzieży, patrz punkt 4.2).
5.2 Właściwości farmakokinetyczne
Lineryksybat hamuje IBAT, działając w świetle jelita cienkiego; w związku z tym stężenia lineryksybatu w osoczu nie mają znaczenia dla jego skuteczności klinicznej. Po jednorazowym i wielokrotnym podaniu doustnym lineryksybatu, stężenia w osoczu często były poniżej granicy oznaczalności (10 pg/mL).
Wchłanianie
Lineryksybat po podaniu doustnym wchłania się w stopniu minimalnym. Bezwzględna biodostępność lineryksybatu wynosi 0,05%. Po wielokrotnym podaniu lineryksybatu w dawce 40 mg dwa razy na dobę u pacjentów z PBC i cholestatycznym świądem, stężenia w osoczu często są poniżej granicy wykrywalności (10 pg/mL) i wykazują dużą zmienność.
Wpływ pokarmu
Wpływ pokarmu na stężenia lineryksybatu w osoczu nie ma znaczenia klinicznego. Ze względu na minimalne wchłanianie lineryksybatu, parametry farmakokinetyczne w badaniu wpływu pokarmu cechowały się dużą zmiennością. Maksymalne stężenia ogólnoustrojowe lineryksybatu (Cmax) były mniejsze po podaniu doustnym dawki 40 mg w warunkach po posiłku w porównaniu z podaniem na czczo (stosunek średnich geometrycznych wyznaczonych metodą najmniejszych kwadratów 0,663; 90% CI: 0,443 do 0,991). Pomimo braku istotnego klinicznie wpływu pokarmu na parametry farmakokinetyczne, zaleca się podawanie lineryksybatu około 30 minut przed posiłkiem lub napojem (innym niż woda), aby umożliwić przedostanie się lineryksybatu do światła przewodu pokarmowego przed uwolnieniem kwasów żółciowych (patrz punkt 4.2).
Dystrybucja
W badaniach in vitro wiązanie lineryksybatu z białkami osocza wynosiło 71,0 do 76,4%.
Metabolizm
Po doustnym podaniu lineryksybatu znakowanego izotopowo nie wykryto metabolitów lineryksybatu w osoczu. W kale zidentyfikowano trzy nieznaczne metabolity oksydacyjne, z których każdy odpowiadał za znikomą część radioaktywności (mniej niż 1%), co wskazuje, że lineryksybat u ludzi ulega metabolizmowi w minimalnym stopniu.
Eliminacja
Po podaniu doustnym lineryksybatu znakowanego izotopowo, około 97% podanej dawki zostało wydalone z kałem; natomiast około 0,04% dawki zostało wydalone z moczem. Ponad 99% radioaktywności w kale stanowił niezmieniony, niewchłonięty lineryksybat.
Inne szczególne grupy pacjentów
Nie obserwowano klinicznie istotnych różnic w farmakokinetyce lineryksybatu w zależności od masy ciała, wieku, płci ani rasy/pochodzenia etnicznego.
Zaburzenia czynności nerek
Lineryksybat nie był badany u pacjentów z ciężkimi zaburzeniami czynności nerek ani ze schyłkową niewydolnością nerek (ang. end stage renal disease, ESRD), w tym u pacjentów poddawanych hemodializie. Nie przewiduje się wpływu zaburzeń czynności nerek na ekspozycję na lineryksybat, ponieważ wchłanianie lineryksybatu jest minimalne, a jego wydalanie z moczem jest znikome (<0,04% dawki doustnej).
Zaburzenia czynności wątroby
Metabolizm wątrobowy nie stanowi głównego szlaku eliminacji lineryksybatu. W badaniu farmakokinetycznym u uczestników z umiarkowanymi zaburzeniami czynności wątroby (klasa B w skali Child‑Pugh), średnie wartości AUC(0-∞) i Cmax były odpowiednio około 13‑krotnie i 9,4‑krotnie większe niż u odpowiednio dobranych zdrowych ochotników. Jednak, biorąc pod uwagę minimalne wchłanianie lineryksybatu, ekspozycja ogólnoustrojowa u uczestników z umiarkowanymi zaburzeniami czynności wątroby po podaniu dawki 40 mg pozostawała nadal bardzo mała (Cmax 1 980 pg/mL) i była porównywalna pod względem wielkości do ekspozycji obserwowanej po podaniu dawki 40 mg u pacjentów z PBC (Cmax 922 pg/mL). Nie badano lineryksybatu u pacjentów z ciężkimi zaburzeniami czynności wątroby (kasa C w skali Child‑Pugh).
Interakcje z innymi produktami leczniczymi
Żywice wiążące kwasy żółciowe
W warunkach in vitro cholestyramina i kolesewelam wiążą lineryksybat (78–95% związania); w związku z tym żywice te potencjalnie hamują działanie lineryksybatu na IBAT (patrz punkty 4.2 i 4.5).
Substraty IBAT
Kwas ursodeoksycholowy (UDCA)
W badaniach klinicznych, jednoczesne podanie lineryksybatu i UDCA nie miało wpływu na stężenia UDCA w osoczu oraz nie obserwowano klinicznie istotnego zwiększenia aktywności ALP (patrz punkt 4.5). Stosunek średnich geometrycznych (90% CI) dla AUC(0–24) UDCA, znormalizowanego względem dawki, wynosił 0,99 (0,83; 1,19), porównując jednoczesne stosowania UDCA z lineryksybatem względem UDCA z placebo. Obserwowano jednak istotne zmniejszenie stężeń koniugatów UDCA: gliko‑UDCA i tauro‑UDCA, którego znaczenie kliniczne pozostaje niejasne (patrz punkt 4.5).
Wpływ lineryksybatu na enzymy cytochromu P450 (CYP) oraz transportery
W badaniach in vitro lineryksybat nie hamował CYP: 1A2, 2A6, 2B6, 2C8, 2C9, 2C19, 2D6 ani 2E1, natomiast hamował CYP3A4. Ze względu na niewielki stopień wchłaniania, nie jest prawdopodobne wystąpienie interakcji wynikającej z hamowania CYP3A4. Lineryksybat nie indukował CYP: 1A2, 2B6 ani 3A4.
Lineryksybat nie hamuje transporterów: glikoproteiny P, białka oporności raka piersi (ang. breast cancer resistance protein, BCRP), transporterów anionów organicznych (ang. organic anion transporters, OAT) 1 i 3, transportera kationów organicznych (ang. organic cation transporter, OCT) 2 ani białek usuwających wiele leków i toksyn (ang. multi drug and toxin extrusion protein, MATE) 1 i 2‑K. Badania in vitro wskazują na potencjalną zdolność lineryksybatu do hamowania OATP1B1 i OATP1B3. Jednak ze względu na niewielki stopień wchłaniania, wystąpienie interakcji jest mało prawdopodobne.
5.3 Przedkliniczne dane o bezpieczeństwie
Dane niekliniczne wynikające z konwencjonalnych badań farmakologicznych dotyczących bezpieczeństwa, toksyczności po podaniu wielokrotnym, genotoksyczności, rakotwórczości ani toksycznego wpływu na rozród i rozwój potomstwa, nie ujawniają szczególnego zagrożenia dla człowieka.
Lineryksybat nie wykazywał działania toksycznego na rozwój w badaniach na szczurach i królikach przy dawkach odpowiadających do 11‑krotności (u szczurów) i 4,5‑krotności (u królików) wartości AUC przy maksymalnej zalecanej dawce u ludzi (ang. maximal recommended human dose, MRHD). Lineryksybat nie wpływał na płodność samców ani samic, ani na wczesny rozwój zarodkowy u szczurów, jak również na potomstwo w okresie ciąży i laktacji, gdy był podawany samicom przy ekspozycjach odpowiadających około 12‑krotności wartości AUC przy MRHD. Lineryksybat był obecny w osoczu potomstwa (do 15,3 ng/ml) w wyniku narażenia podczas laktacji.
6. DANE FARMACEUTYCZNE
6.1 Wykaz substancji pomocniczych
Rdzeń tabletki
Celuloza mikrokrystaliczna (E 460)
Kroskarmeloza sodowa (E 468)
Magnezu stearynian (E 470b)
Otoczka tabletki
Hypromeloza (E 464)
Tytanu dwutlenek (E171)
Makrogol (E 1521)
Żelaza tlenek czarny (E 172)
Żelaza tlenek czerwony ( E 172)
6.2 Niezgodności farmaceutyczne
Nie dotyczy.
6.3 Okres ważności
4 lata.
6.4 Specjalne środki ostrożności podczas przechowywania
Brak specjalnych zaleceń dotyczących temperatury przechowywania produktu leczniczego. Przechowywać w oryginalnym opakowaniu w celu ochrony przed wilgocią. Butelkę przechowywać szczelnie zamkniętą w celu ochrony przed wilgocią.
6.5 Rodzaj i zawartość opakowania
Nieprzezroczysta, biała butelka z polietylenu o wysokiej gęstości (HDPE) z polipropylenowym zamknięciem zabezpieczającym przed otwarciem przez dzieci oraz z uszczelnieniem z polietylenu zgrzewanym indukcyjnie, zawierającym pojemnik z HDPE ze środkiem osuszającym (żel krzemionkowy).
Dostępne wielkości opakowań:
- Pojedyncze butelki zawierające 28 lub 60 tabletek powlekanych
- Opakowania zbiorcze zawierające 180 (3 butelki po 60) tabletek powlekanych.
Nie wszystkie wielkości opakowań muszą znajdować się w obrocie.
6.6 Specjalne środki ostrożności dotyczące usuwania
Brak specjalnych wymagań dotyczących usuwania.
Wszelkie niewykorzystane resztki produktu leczniczego lub jego odpady należy usunąć zgodnie z lokalnymi przepisami.
7. PODMIOT ODPOWIEDZIALNY POSIADAJĄCY POZWOLENIE NA DOPUSZCZENIE
DO OBROTU
GlaxoSmithKline Trading Services Limited
12 Riverwalk
Citywest Business Campus
Dublin 24
Irlandia
D24 YK11
8. NUMERY POZWOLEŃ NA DOPUSZCZENIE DO OBROTU
EU/1/26/2053/001-003
9. DATA WYDANIA PIERWSZEGO POZWOLENIA NA DOPUSZCZENIE DO OBROTU
I DATA PRZEDŁUŻENIA POZWOLENIA
Data wydania pierwszego pozwolenia na dopuszczenie do obrotu:
10. DATA ZATWIERDZENIA LUB CZĘŚCIOWEJ ZMIANY TEKSTU CHARAKTERYSTYKI
PRODUKTU LECZNICZEGO
Szczegółowe informacje o tym produkcie leczniczym są dostępne na stronie internetowej Europejskiej Agencji Leków https://www.ema.europa.eu
Więcej informacji o leku Lynavoy