


Charakterystyka produktu leczniczego - Hulio
Hulio 40 mg/0,8 ml roztwór do wstrzykiwań
1. NAZWA PRODUKTU LECZNICZEGO
Hulio 40 mg/0,8 ml roztwór do wstrzykiwań
2. SKŁAD JAKOŚCIOWY I ILOŚCIOWY
Każda fiolka 0,8 ml (dawka pojedyncza) zawiera 40 mg adalimumabu.
Adalimumab jest rekombinowanym ludzkim przeciwciałem monoklonalnym produkowanym w komórkach jajnika chomika chińskiego.
Substancja pomocnicza o znanym działaniu
Każda fiolka zawiera 38,2 mg sorbitolu (E 420).
Pełny wykaz substancji pomocniczych, patrz punkt 6.1.
3. POSTAĆ FARMACEUTYCZNA
Roztwór do wstrzykiwań (wstrzyknięcie).
Przezroczysty lub lekko opalizujący roztwór, bezbarwny lub o barwie jasnobrązowawo-żółtej.
4. SZCZEGÓŁOWE DANE KLINICZNE
4.1 Wskazania do stosowania
Młodzieńcze idiopatyczne zapalenie stawów
Wielostawowe młodzieńcze idiopatyczne zapalenie stawów
Produkt Hulio w skojarzeniu z metotreksatem jest wskazany w leczeniu czynnego wielostawowego młodzieńczego idiopatycznego zapalenia stawów u pacjentów w wieku od 2 lat, gdy odpowiedź na jeden lub więcej leków modyfikujących przebieg choroby (DMARD) okazała się niewystarczająca. Produkt Hulio można stosować w monoterapii w przypadku nietolerancji metotreksatu lub gdy dalsze leczenie metotreksatem jest niewskazane (skuteczność stosowania w monoterapii, patrz punkt 5.1). Adalimumabu nie badano u pacjentów w wieku poniżej 2 lat.
Zapalenie stawów związane z zapaleniem przyczepów ścięgien
Produkt Hulio jest wskazany w leczeniu czynnej postaci zapalenia stawów związanego z zapaleniem przyczepów ścięgien u pacjentów w wieku 6 lat i starszych, u których stwierdzono niewystarczającą odpowiedź na standardowe leczenie lub nietolerancję takiego leczenia (patrz punkt 5.1).
Łuszczyca plackowata u dzieci i młodzieży
Produkt Hulio jest wskazany w leczeniu ciężkiej przewlekłej postaci łuszczycy plackowatej u dzieci i młodzieży w wieku od 4 lat, u których stwierdzono niewystarczającą odpowiedź na leczenie miejscowe i fototerapie lub nie kwalifikują się one do takiego leczenia.
Ropne zapalenie apokrynowych gruczołów potowych (łac. hidradenitis suppurativa, HS) u młodzieży
Produkt Hulio jest wskazany w leczeniu czynnego ropnego zapalenia apokrynowych gruczołów potowych (trądzik odwrócony, łac. acne inversa) o nasileniu umiarkowanym do ciężkiego u młodzieży w wieku od 12 lat z niewystarczającą odpowiedzią na konwencjonalne leczenie układowe HS (patrz punkty 5.1 i 5.2).
Choroba Leśniowskiego-Crohna u dzieci i młodzieży
Produkt Hulio jest wskazany w leczeniu umiarkowanej do ciężkiej czynnej postaci choroby Leśniowskiego-Crohna u dzieci i młodzieży (w wieku od 6 lat), u których wystąpiła niewystarczająca odpowiedź na leczenie standardowe, w tym leczenie żywieniowe jako terapię pierwotną, na leczenie lekiem z grupy kortykosteroidów i (lub) lekiem immunomodulujący bądź u których występowała nietolerancja lub przeciwwskazania do stosowania takiego leczenia.
Wrzodziejące zapalenie jelita grubego u dzieci i młodzieży
Produkt Hulio jest wskazany w leczeniu umiarkowanego do ciężkiego czynnego wrzodziejącego zapalenia jelita grubego u dzieci i młodzieży (w wieku od 6 lat), które wykazały niewystarczającą odpowiedź na standardowe leczenie, w tym kortykosteroidy i (lub) 6-merkaptopurynę (6-MP) lub azatioprynę (AZA), lub wtedy gdy nie tolerują takiego rodzaju leczenia lub jest ono przeciwwskazane ze względów medycznych.
Zapalenie błony naczyniowej oka u dzieci i młodzieży (ang. uveitis, UV)
Produkt Hulio jest wskazany w leczeniu przewlekłego niezakaźnego zapalenia błony naczyniowej przedniego odcinka oka u dzieci i młodzieży w wieku od 2 lat, u których stwierdzono niewystarczającą odpowiedź na leczenie konwencjonalne, nietolerancję leczenia konwencjonalnego lub u których leczenie konwencjonalne jest niewłaściwe.
4.2 Dawkowanie i sposób podawania
Leczenie produktem Hulio powinni rozpoczynać i nadzorować lekarze specjaliści posiadający doświadczenie w rozpoznawaniu i leczeniu chorób, w których produkt Hulio jest wskazany. Lekarzom okulistom zaleca się, aby przed rozpoczęciem leczenia produktem Hulio skonsultowali się z odpowiednim lekarzem specjalistą (patrz punkt 4.4). Pacjenci leczeni produktem Hulio powinni otrzymać „Kartę przypominającą dla pacjenta”.
Po odpowiednim przeszkoleniu zapoznającym z techniką wykonywania wstrzyknięć, pacjenci mogą samodzielnie wstrzykiwać sobie produkt Hulio, jeśli lekarz uzna to za wskazane i w razie potrzeby zleci wizytę kontrolną.
W czasie leczenia produktem Hulio należy zoptymalizować inne jednocześnie stosowane leczenie (np. kortykosteroidami i (lub) środkami immunomodulującymi).
Dawkowanie
Dzieci i młodzież
Młodzieńcze idiopatyczne zapalenie stawów
Wielostawowe młodzieńcze idiopatyczne zapalenie stawów u pacjentów w wieku od 2 lat
Zalecaną dawkę produktu Hulio dla pacjentów w wieku od 2 lat z wielostawowym młodzieńczym idiopatycznym zapaleniem stawów ustala się na podstawie masy ciała pacjenta (tabela 1). Produkt Hulio podaje się co drugi tydzień we wstrzyknięciu podskórnym.
Tabela 1: Dawka produktu Hulio u pacjentów z wielostawowym młodzieńczym idiopatycznym zapaleniem stawów
| Masa ciała pacjenta | Schemat dawkowania |
| od 10 kg do < 30 kg | 20 mg co drugi tydzień |
| ≥ 30 kg | 40 mg co drugi tydzień |
Z dostępnych danych wynika, że odpowiedź kliniczna występuje zazwyczaj w ciągu 12. tygodni leczenia. U pacjenta nieodpowiadającego na leczenie w tym okresie należy ponownie dokładnie rozważyć kontynuowanie terapii.
Stosowanie adalimumabu u pacjentów w wieku poniżej 2 lat nie jest właściwe w tym wskazaniu.
Produkt Hulio może być dostępny w innych mocach dawki i (lub) postaciach farmaceutycznych w zależności od indywidualnych potrzeb terapeutycznych.
Zapalenie stawów związane z zapaleniem przyczepów ścięgien
Zalecaną dawkę produktu Hulio u pacjentów w wieku 6 lat z zapaleniem stawów związanym z zapaleniem przyczepów ścięgien ustala się na podstawie masy ciała pacjenta (tabela 2). Produkt Hulio podaje się co drugi tydzień we wstrzyknięciu podskórnym.
Tabela 2: Dawka produktu Hulio u pacjentów z zapaleniem stawów związanym z zapaleniem przyczepów ścięgien
| Masa ciała pacjenta | Schemat dawkowania |
| od 15 kg do < 30 kg | 20 mg co drugi tydzień |
| ≥ 30 kg | 40 mg co drugi tydzień |
Nie badano stosowania adalimumabu u pacjentów z zapaleniem stawów związanym z zapaleniem przyczepów ścięgien w wieku poniżej 6 lat.
Produkt Hulio może być dostępny w innych mocach dawki i (lub) postaciach w zależności od indywidualnych potrzeb terapeutycznych.
Łuszczyca plackowata u dzieci i młodzieży
Zalecaną dawkę produktu Hulio u pacjentów w wieku od 4 do 17 lat z łuszczycą plackowatą ustala się na podstawie masy ciała pacjenta (tabela 3). Produkt Hulio podaje się we wstrzyknięciu podskórnym.
Tabela 3: Dawka produktu Hulio u dzieci i młodzieży z łuszczycą plackowatą
| Masa ciała pacjenta | Schemat dawkowania |
| od 15 kg do < 30 kg | Dawka początkowa 20 mg, a następnie po upływie jednego tygodnia od podania dawki początkowej, dawka 20 mg podawana co drugi tydzień |
| ≥ 30 kg | Dawka początkowa 40 mg, a następnie po upływie jednego tygodnia od podania dawki początkowej, dawka 40 mg podawana co drugi tydzień |
Należy dokładnie rozważyć, czy jest wskazana kontynuacja leczenia dłużej niż 16 tygodni u pacjenta, u którego nie wystąpiła odpowiedź na leczenie w tym okresie.
Jeśli wskazane jest powtórne leczenie produktem Hulio, należy postępować zgodnie z powyższymi zaleceniami dotyczącymi dawkowania i czasu trwania leczenia.
Bezpieczeństwo stosowania adalimumabu u dzieci i młodzieży z łuszczycą plackowatą oceniano przez średnio 13 miesięcy.
Stosowanie adalimumabu u dzieci w wieku poniżej 4 lat nie jest właściwe w tym wskazaniu.
Produkt Hulio może być dostępny w innych mocach dawki i (lub) postaciach farmaceutycznych w zależności od indywidualnych potrzeb terapeutycznych.
Ropne zapalenie apokrynowych gruczołów potowych u młodzieży (w wieku od 12 lat, o masie ciała co najmniej 30 kg)
Brak jest badań klinicznych ze stosowaniem adalimumabu u pacjentów w wieku młodzieńczym z HS.
Dawkowanie adalimumabu u tych pacjentów ustalono na podstawie modelowania i symulacji farmakokinetycznych (patrz punkt 5.2).
Zalecana dawka produktu Hulio to 80 mg w tygodniu 0, a następnie, począwszy od 1. tygodnia, 40 mg co drugi tydzień we wstrzyknięciu podskórnym.
U pacjentów w wieku młodzieńczym z niewystarczającą odpowiedzią na leczenie produktem Hulio w dawce 40 mg podawanej co drugi tydzień, można rozważyć zwiększenie dawki do 40 mg podawanej raz w tygodniu lub dawki 80 mg podawanej do drugi tydzień.
Jeśli to konieczne, w okresie leczenia produktem Hulio można kontynuować stosowanie antybiotyków. Zaleca się, aby w okresie leczenia produktem Hulio pacjenci codziennie przemywali zmiany skórne wywołane przez HS środkiem antyseptycznym o działaniu miejscowym.
Należy ponownie dokładnie rozważyć kontynuację leczenia dłużej niż przez 12 tygodni u pacjentów, u których w tym okresie nie nastąpiła poprawa.
Jeśli wskazane jest przerwanie leczenia, można powtórnie wprowadzić stosowanie produktu Hulio.
Należy okresowo oceniać korzyści i ryzyko związane z długotrwałą terapią (patrz dane dotyczące dorosłych pacjentów w punkcie 5.1).
Stosowanie produktu Hulio u dzieci w wieku poniżej 12 lat nie jest właściwe w tym wskazaniu.
Produkt Hulio może być dostępny w innych mocach dawki i (lub) postaciach farmaceutycznych w zależności od indywidualnych potrzeb terapeutycznych.
Choroba Leśniowskiego-Crohna u dzieci i młodzieży
Zalecaną dawkę produktu Hulio dla pacjentów w wieku od 6 do 17 lat z chorobą Leśniowskiego-Crohna ustala się na podstawie masy ciała pacjenta (tabela 4). Produkt Hulio podaje się we wstrzyknięciu podskórnym.
Tabela 4: Dawka produktu Hulio u dzieci i młodzieży z chorobą Leśniowskiego-Crohna
| Masa ciała pacjenta | Dawka indukcyjna | Dawka podtrzymująca, począwszy od 4. tygodnia |
| < 40 kg |
Jeśli istnieje konieczność uzyskania szybszej odpowiedzi na leczenie, przy uwzględnieniu, że ryzyko wystąpienia zdarzeń niepożądanych może być większe, gdy stosuje się większą dawkę indukcyjną, można zastosować następujące dawkowanie:
| 20 mg co drugi tydzień |
| ≥ 40 kg |
| 40 mg co drugi tydzień |
U pacjentów, u których odpowiedź na leczenie jest niewystarczająca, może być korzystne zwiększenie dawki:
- < 40 kg: 20 mg co tydzień
- ≥ 40 kg: 40 mg co tydzień lub 80 mg co drugi tydzień.
Należy ponownie dokładnie rozważyć, czy kontynuacja leczenia jest wskazana u pacjenta, u którego nie wystąpiła odpowiedź na leczenie do 12. tygodnia.
Stosowanie adalimumabu u dzieci w wieku poniżej 6 lat nie jest właściwe w tym wskazaniu.
Produkt Hulio może być dostępny w innych mocach dawki i (lub) postaciach farmaceutycznych w zależności od indywidualnych potrzeb terapeutycznych.
Wrzodziejące zapalenie jelita grubego u dzieci i młodzieży
Zalecana dawka produktu Hulio u pacjentów z wrzodziejącym zapaleniem jelita grubego, w wieku od 6 do 17 lat, ustalana jest w zależności od masy ciała pacjenta (tabela 5). Produkt Hulio podaje się we wstrzyknięciu podskórnym.
Tabela 5. Dawka produktu Hulio u dzieci i młodzieży z wrzodziejącym zapaleniem jelita grubego
| Masa ciała pacjenta | Dawka indukcyjna | Dawka podtrzymująca począwszy od
|
| < 40 kg |
|
|
| ≥ 40 kg |
|
|
* Pacjenci pediatryczni, którzy ukończyli 18 lat podczas leczenia produktem Hulio, powinni kontynuować leczenie przepisaną dawką podtrzymującą.
Należy dokładnie rozważyć, czy kontynuować leczenie dłużej niż 8 tygodni u pacjentów, którzy nie wykazali oznak odpowiedzi na leczenie w tym okresie.
Stosowanie produktu Hulio u pacjentów w wieku poniżej 6 lat nie jest właściwe w tym wskazaniu.
Produkt Hulio może być dostępny w innych dawkach i (lub) postaciach farmaceutycznych w zależności od indywidualnych potrzeb terapeutycznych.
Zapalenie błony naczyniowej oka u dzieci i młodzieży (ang. uveitis, UV)
Zalecaną dawkę produktu Hulio u dzieci i młodzieży w wieku od 2 lat z zapaleniem błony naczyniowej oka ustala się na podstawie masy ciała pacjenta (tabela 6). Produkt Hulio podaje się we wstrzyknięciu podskórnym.
W przypadku zapalenia błony naczyniowej oka u dzieci i młodzieży nie ma doświadczenia w leczeniu produktem Hulio bez jednoczesnego leczenia metotreksatem.
Tabela 6: Dawka produktu Hulio u dzieci i młodzieży z zapaleniem błony naczyniowej oka
| Masa ciała pacjenta | Schemat dawkowania |
| < 30 kg | 20 mg co drugi tydzień w skojarzeniu z metotreksatem |
| ≥ 30 kg | 40 mg co drugi tydzień w skojarzeniu z metotreksatem |
Rozpoczynając terapię produktem Hulio, jeden tydzień przed rozpoczęciem terapii podtrzymującej można podać dawkę nasycającą wynoszącą 40 mg u pacjentów o masie ciała < 30 kg oraz 80 mg u pacjentów o masie ciała ≥ 30 kg. Nie są dostępne dane kliniczne dotyczące stosowania dawki nasycającej produktu Hulio u dzieci w wieku < 6 lat (patrz punkt 5.2).
Stosowanie produktu Hulio u dzieci w wieku poniżej 2 lat nie jest właściwe w tym wskazaniu.
Zaleca się coroczną ocenę korzyści i zagrożeń związanych z kontynuacją długotrwałego leczenia (patrz punkt 5.1).
Produkt Hulio może być dostępny w innych mocach dawki i (lub) postaciach farmaceutycznych w zależności od indywidualnych potrzeb terapeutycznych.
Upośledzenie czynności nerek i (lub) wątroby
Nie badano stosowania adalimumabu w tych grupach pacjentów. Brak zaleceń dotyczących dawkowania.
Sposób podawania
Produkt Hulio podaje się we wstrzyknięciu podskórnym. Szczegółowe instrukcje dotyczące stosowania podano w ulotce dołączonej do opakowania.
Dla pacjentów, którym należy podawać pełną dawkę 40 mg w jednym wstrzyknięciu, dostępne są także wstrzykiwacze zawierające dawkę 40 mg i ampułko-strzykawki zawierające dawkę 40 mg.
4.3 Przeciwwskazania
Nadwrażliwość na substancję czynną lub na którąkolwiek substancję pomocniczą wymienioną w punkcie 6.1.
Czynna gruźlica lub inne ciężkie zakażenia, takie jak posocznica i zakażenia oportunistyczne (patrz punkt 4.4).
Umiarkowana do ciężkiej niewydolność serca (klasa III/IV wg NYHA) (patrz punkt 4.4).
4.4 Specjalne ostrzeżenia i środki ostrożności dotyczące stosowania
Identyfikacja produktu
W celu jak najdokładniejszego ustalenia, jakie biologiczne produkty lecznicze zastosowano, należy czytelnie zanotować nazwę i numer serii podanego produktu.
Zakażenia
Pacjenci otrzymujący leki z grupy antagonistów TNF (ang. tumor necrosis factor) są bardziej podatni na ciężkie zakażenia. Upośledzenie czynności płuc może zwiększyć ryzyko rozwoju zakażeń. W związku z tym przed leczeniem, w trakcie leczenia i po zakończeniu terapii adalimumabem pacjentów należy poddawać dokładnej obserwacji pod kątem występowania zakażeń, w tym gruźlicy. Ponieważ eliminacja adalimumabu z ustroju może trwać nawet 4 miesiące, należy kontynuować obserwację pacjenta przez ten okres.
Leczenia produktem Hulio nie należy rozpoczynać u pacjentów z czynnym zakażeniem, w tym z przewlekłymi lub miejscowymi zakażeniami, do czasu opanowania zakażenia. W przypadku pacjentów narażonych na zakażenie prątkiem gruźlicy i pacjentów, którzy podróżowali w rejonach
o wysokim ryzyku zachorowania na gruźlicę lub występujące endemicznie grzybice, takie jak histoplazmoza, kokcydioidomykoza bądź blastomykoza, przed rozpoczęciem terapii należy rozważyć korzyści i ryzyko związane z leczeniem produktem Hulio (patrz Inne zakażenia oportunistyczne).
Pacjentów, u których w czasie leczenia produktem Hulio wystąpi nowe zakażenie, należy dokładnie obserwować i wykonać u nich badania diagnostyczne w pełnym zakresie. Jeśli u pacjenta wystąpi nowe ciężkie zakażenie lub posocznica, należy zastosować odpowiednie leczenie przeciwdrobnoustrojowe lub przeciwgrzybicze, a podawanie produktu Hulio należy wstrzymać do czasu opanowania zakażenia. Lekarze powinni zachować ostrożność, rozważając użycie adalimumabu u pacjentów z nawracającymi zakażeniami w wywiadzie lub ze schorzeniami, które mogą zwiększać skłonność do zakażeń, co obejmuje też jednoczesne stosowanie immunosupresyjnych produktów leczniczych.
Ciężkie zakażenia
U pacjentów otrzymujących adalimumab zgłaszano ciężkie zakażenia, w tym posocznicę, spowodowaną zakażeniem bakteryjnym, zakażeniem wywołanym przez prątki, inwazyjnym zakażeniem grzybiczym, pasożytniczym lub wirusowym, a także inne oportunistyczne zakażenia, takie jak listerioza, legionelloza i zakażenie Pneumocystis.
Do innych ciężkich zakażeń odnotowanych w badaniach klinicznych zalicza się zapalenie płuc, odmiedniczkowe zapalenie nerek, infekcyjne zapalenie stawów oraz posocznicę. W związku z zakażeniami zgłaszano przypadki hospitalizacji lub zgonów.
Gruźlica
U pacjentów otrzymujących adalimumab odnotowano przypadki gruźlicy, w tym jej reaktywacji i nowe zachorowania na gruźlicę. Zgłoszenia obejmowały przypadki gruźlicy płucnej i pozapłucnej (tzn. rozsianej).
Przed rozpoczęciem leczenia produktem Hulio wszystkich pacjentów należy poddać badaniom w celu wykluczenia zarówno czynnej, jak i nieczynnej („utajonej”) gruźlicy. Badanie powinno zawierać szczegółową, dokonaną przez lekarza ocenę wywiadu dotyczącego wcześniej przebytej przez pacjenta gruźlicy lub możliwości wcześniejszego narażenia na kontakt z osobami z czynną postacią gruźlicy oraz stosowanego wcześniej i (lub) obecnie leczenia immunosupresyjnego. U wszystkich pacjentów należy przeprowadzić odpowiednie badania przesiewowe (tzn. skórną próbę tuberkulinową i badanie RTG klatki piersiowej) (zastosowanie mogą mieć lokalne zalecenia). Zaleca się odnotowanie tych badań i ich wyników w „Karcie przypominającej dla pacjenta”. Lekarze powinni pamiętać o ryzyku fałszywie ujemnych wyników skórnych odczynów tuberkulinowych, zwłaszcza u ciężko chorych pacjentów oraz pacjentów z osłabioną odpornością.
W przypadku rozpoznania czynnej gruźlicy nie wolno rozpoczynać leczenia produktem Hulio (patrz punkt 4.3).
We wszystkich opisanych poniżej sytuacjach należy bardzo dokładnie rozważyć stosunek korzyści do zagrożeń związanych z leczeniem.
W przypadku podejrzenia utajonej gruźlicy należy skonsultować się z lekarzem z doświadczeniem w leczeniu gruźlicy.
W przypadku rozpoznania utajonej gruźlicy, przed rozpoczęciem podawania produktu Hulio należy rozpocząć odpowiednie profilaktyczne leczenie przeciwgruźlicze, zgodnie z lokalnymi zaleceniami.
Zastosowanie profilaktycznego leczenia przeciwgruźliczego przed rozpoczęciem stosowania produktu Hulio należy również rozważyć u pacjentów z kilkoma lub z istotnymi czynnikami ryzyka i ujemnym wynikiem badania w kierunku gruźlicy oraz u pacjentów z utajoną lub czynną gruźlicą w przeszłości, u których nie można potwierdzić zastosowania odpowiedniego leczenia.
Mimo zastosowania profilaktycznego leczenia przeciwgruźliczego u pacjentów leczonych adalimumabem wystąpiły przypadki reaktywacji gruźlicy. U niektórych pacjentów, wcześniej z powodzeniem leczonych z powodu czynnej gruźlicy, w czasie stosowania adalimumabu ponownie doszło do rozwoju gruźlicy.
Pacjentów należy poinstruować, aby zgłosili się do lekarza w przypadku pojawienia się objawów klinicznych wskazujących na wystąpienie gruźlicy (takich jak uporczywy kaszel, wyniszczenie/zmniejszenie masy ciała, stan podgorączkowy, apatia) w czasie leczenia produktem Hulio lub po jego zakończeniu.
Inne zakażenia oportunistyczne
U pacjentów otrzymujących adalimumab obserwowano zakażenia oportunistyczne, w tym inwazyjne zakażenia grzybicze. Zakażenia te nie zawsze rozpoznawano u pacjentów otrzymujących leki z grupy antagonistów TNF, co powodowało opóźnienia w zastosowaniu odpowiedniego leczenia, niekiedy prowadzące do zgonu.
U pacjentów, u których wystąpią takie objawy przedmiotowe i podmiotowe jak: gorączka, złe samopoczucie, zmniejszenie masy ciała, poty, kaszel, duszność i (lub) nacieki w płucach lub inna ciężka choroba ogólnoustrojowa ze współistniejącym wstrząsem lub bez wstrząsu, należy podejrzewać inwazyjne zakażenie grzybicze i natychmiast przerwać podawanie produktu Hulio. U pacjentów tych rozpoznanie oraz zastosowanie empirycznej terapii przeciwgrzybiczej należy ustalić w porozumieniu z lekarzem specjalizującym się w leczeniu pacjentów z inwazyjnymi zakażeniami grzybiczymi.
Reaktywacja zapalenia wątroby typu B
U pacjentów będących przewlekłymi nosicielami wirusa HBV (tzn. takich, u których wykryto antygen powierzchniowy HBV) i otrzymujących lek z grupy antagonistów TNF, w tym adalimumab, wystąpiła reaktywacja zapalenia wątroby typu B. W niektórych przypadkach doszło do zgonu. Należy wykonać u pacjentów badania w kierunku zakażenia HBV przed rozpoczęciem leczenia adalimumabem. W przypadku pacjentów z dodatnim wynikiem badania w kierunku zakażenia HBV zaleca się konsultację u lekarza specjalizującego się w leczeniu zapalenia wątroby typu B.
Nosicieli HBV, którzy wymagają leczenia adalimumabem, przez cały okres terapii i przez kilka miesięcy po jej zakończeniu należy dokładnie obserwować pod kątem przedmiotowych i podmiotowych objawów czynnego zakażenia HBV. Nie są dostępne wystarczające dane dotyczące leczenia pacjentów będących nosicielami HBV lekami przeciwwirusowymi w połączeniu z antagonistami TNF w celu zapobiegania reaktywacji HBV. U pacjentów, u których wystąpi reaktywacja zakażenia HBV, należy zaprzestać podawanie produktu Hulio i rozpocząć stosowanie skutecznego leczenia przeciwwirusowego oraz odpowiedniego leczenia podtrzymującego.
Zdarzenia neurologiczne
Stosowanie antagonistów TNF, w tym adalimumabu, rzadko wiązano z wystąpieniem nowych przypadków lub z nasileniem się istniejących objawów klinicznych i (lub) radiologicznych chorób demielinizacyjnych ośrodkowego układu nerwowego, w tym stwardnienia rozsianego, zapalenia nerwu wzrokowego i obwodowych chorób demielinizacyjnych, m.in zespołu Guillaina-Barrégo. Należy zachować ostrożność rozważając zastosowanie adalimumabu u pacjentów z zaburzeniami demielinizacyjnymi ośrodkowego lub obwodowego układu nerwowego, które występowały wcześniej lub ujawniły się niedawno. Należy rozważyć zaprzestanie podawania produktu Hulio, jeśli wystąpi którekolwiek z tych zaburzeń. Stwierdzono, że istnieje związek pomiędzy zapaleniem części pośredniej błony naczyniowej oka a zaburzeniami demielinizacyjnymi ośrodkowego układu nerwowego. Przed rozpoczęciem leczenia produktem Hulio u pacjentów z niezakaźnym zapaleniem części pośredniej błony naczyniowej oka należy wykonać badanie neurologiczne, a także regularnie wykonywać takie badanie w trakcie leczenia w celu oceny już występujących lub rozwijających się zaburzeń demielinizacyjnych ośrodkowego układu nerwowego.
Reakcje alergiczne
Ciężkie reakcje alergiczne związane ze stosowaniem adalimumabu w badaniach klinicznych występowały rzadko. Reakcje alergiczne inne niż ciężkie związane ze stosowaniem adalimumabu obserwowano podczas badań klinicznych niezbyt często. Odnotowano przypadki ciężkich reakcji alergicznych, w tym anafilaksji po podaniu adalimumabu. Jeśli wystąpi reakcja anafilaktyczna lub inna ciężka reakcja alergiczna należy natychmiast zakończyć podawanie produktu Hulio i rozpocząć odpowiednie leczenie.
Działanie immunosupresyjne
W badaniu z udziałem 64 pacjentów z reumatoidalnym zapaleniem stawów leczonych adalimumabem nie stwierdzono działania hamującego reakcje nadwrażliwości typu późnego, zmniejszenia stężenia immunoglobulin ani zmian w liczbie limfocytów T, B, NK, monocytów/makrofagów, ani granulocytów obojętnochłonnych.
Nowotwory złośliwe i zaburzenia limfoproliferacyjne
W kontrolowanych badaniach klinicznych obejmujących leki z grupy antagonistów TNF zaobserwowano więcej przypadków nowotworów złośliwych, w tym chłoniaka, wśród pacjentów otrzymujących lek z grupy antagonistów TNF w porównaniu z pacjentami z grupy kontrolnej. Przypadki takie występowały jednak rzadko. Po wprowadzeniu produktu do obrotu zgłaszano przypadki białaczki u pacjentów przyjmujących leki z grupy antagonistów TNF. Ryzyko wystąpienia chłoniaka i białaczki jest większe u pacjentów z reumatoidalnym zapaleniem stawów charakteryzującym się długotrwałym, wysoce aktywnym procesem zapalnym, co komplikuje ocenę ryzyka. Przy obecnym stanie wiedzy nie można wykluczyć możliwości ryzyka rozwoju chłoniaków, białaczki i innych nowotworów złośliwych u pacjentów leczonych antagonistą TNF.
Po wprowadzeniu do obrotu odnotowano przypadki nowotworów złośliwych, niekiedy zakończonych zgonem wśród dzieci, młodzieży i młodych osób dorosłych (w wieku do 22 lat), które leczono antagonistami TNF, w tym adalimumabem (rozpoczęcie leczenia ≤18. roku życia). Chłoniaki stanowiły około połowy przypadków. W pozostałych przypadkach były to rozmaite nowotwory złośliwe, w tym rzadko występujące nowotwory złośliwe zazwyczaj związane z immunosupresją. Nie można wykluczyć ryzyka rozwoju nowotworów złośliwych u dzieci i młodzieży otrzymujących leki z grupy antagonistów TNF.
Z danych po wprowadzeniu do obrotu zebrano informacje o rzadko występujących przypadkach chłoniaka T-komórkowego wątrobowo-śledzionowego u pacjentów leczonych adalimumabem. Ten rzadki typ chłoniaka T-komórkowego ma bardzo agresywny przebieg i zwykle powoduje zgon. Niektóre z opisanych chłoniaków T-komórkowych wątrobowo-śledzionowych stwierdzonych podczas stosowania adalimumabu wystąpiły u młodych pacjentów dorosłych leczonych jednocześnie azatiopryną lub 6-merkaptopuryną z powodu choroby zapalnej jelit. Należy dokładnie rozważyć potencjalne ryzyko związane ze skojarzonym stosowaniem azatiopryny lub 6-merkaptopuryny i adalimumabu. Nie można wykluczyć ryzyka rozwoju chłoniaka T-komórkowego wątrobowo-śledzionowego u pacjentów leczonych produktem Hulio (patrz punkt 4.8).
Nie przeprowadzono badań z udziałem pacjentów z nowotworem złośliwym w wywiadzie ani pacjentów, u których kontynuowano leczenie adalimumabem po wystąpieniu nowotworu złośliwego. Z tego względu należy zachować szczególną ostrożność, rozważając zastosowanie adalimumabu u takich pacjentów (patrz punkt 4.8).
Przed rozpoczęciem i w trakcie leczenia produktem Hulio należy wszystkich pacjentów, a w szczególności pacjentów ze stwierdzonym w wywiadzie intensywnym leczeniem immunosupresyjnym oraz pacjentów z łuszczycą leczonych w przeszłości metodą PUVA (ang. psoralen + ultraviolet light A), poddać badaniu na obecność innego niż czerniak raka skóry. Wśród pacjentów leczonych antagonistami TNF, w tym adalimumabem, odnotowano również przypadki czerniaka i raka z komórek Merkla (patrz punkt 4.8).
W eksploracyjnym badaniu klinicznym oceniającym stosowanie infliksymabu (innego antagonisty TNF) u pacjentów z przewlekłą obturacyjną chorobą płuc (POChP) o nasileniu umiarkowanym do ciężkiego odnotowano większą liczbę nowotworów złośliwych, głównie płuc lub głowy i szyi, wśród pacjentów leczonych infliksymabem w porównaniu z pacjentami z grupy kontrolnej. Wszyscy pacjenci byli nałogowymi palaczami w wywiadzie. Należy zatem zachować ostrożność podczas stosowania jakiegokolwiek antagonisty TNF u pacjentów z POChP oraz u pacjentów, u których ryzyko wystąpienia nowotworu złośliwego jest zwiększone z powodu nałogowego palenia wyrobów tytoniowych.
Na podstawie obecnie dostępnych danych nie można stwierdzić, czy leczenie adalimumabem ma wpływ na ryzyko rozwoju dysplazji lub raka jelita grubego. W przypadku wszystkich pacjentów z wrzodziejącym zapaleniem jelita grubego i ze zwiększonym ryzykiem wystąpienia dysplazji lub raka jelita grubego (na przykład pacjentów z długotrwałym wrzodziejącym zapaleniem jelita grubego lub pierwotnym stwardniającym zapaleniem dróg żółciowych) oraz pacjentów z dysplazją lub rakiem jelita grubego w wywiadzie, przed leczeniem i przez cały okres choroby należy poddawać w regularnych odstępach czasu badaniom w kierunku dysplazji. Taka ocena powinna obejmować kolonoskopię oraz wykonanie biopsji zgodnie z miejscowymi zaleceniami.
Reakcje hematologiczne
Rzadko odnotowano przypadki pancytopenii, w tym niedokrwistości aplastycznej, w związku ze stosowaniem antagonistów TNF. Podczas stosowania adalimumabu zgłaszano zdarzenia niepożądane ze strony układu krwiotwórczego, w tym istotny z medycznego punktu widzenia niedobór krwinek (np. trombocytopenię, leukopenię). Wszystkim pacjentom stosującym produkt Hulio należy zalecić, aby natychmiast zgłosili się do lekarza w przypadku pojawienia się przedmiotowych i podmiotowych objawów wskazujących na skazy krwotoczne (takich jak utrzymująca się gorączka, wylewy podskórne, krwawienie, bladość). U pacjentów z potwierdzonymi istotnymi zaburzeniami hematologicznymi należy rozważyć zaprzestanie leczenia adalimumabem.
Szczepienia
Podobne reakcje przeciwciał na standardową 23-walentną szczepionkę przeciw pneumokokowemu zapaleniu płuc oraz triwalentną szczepionkę przeciw grypie zaobserwowano w badaniu przeprowadzonym z udziałem 226 dorosłych pacjentów z reumatoidalnym zapaleniem stawów, którym podawano adalimumab lub placebo. Nie ma dostępnych danych na temat wtórnego przenoszenia zakażenia przez żywe szczepionki u pacjentów otrzymujących adalimumab.
Zaleca się, aby u dzieci, jeśli to możliwe, przed rozpoczęciem leczenia adalimumabem wykonano wszystkie szczepienia zgodnie z obowiązującym kalendarzem szczepień.
Pacjenci leczeni adalimumabem mogą jednocześnie otrzymywać szczepionki z wyjątkiem szczepionek żywych. U niemowląt narażonych na adalimumab w okresie życia płodowego nie zaleca się stosowania żywych szczepionek (np. szczepionki przeciwgruźliczej, BCG) przez okres 5 miesięcy od przyjęcia przez matkę ostatniej dawki adalimumabu w okresie ciąży.
Zastoinowa niewydolność serca
W badaniu klinicznym dotyczącym innego antagonisty TNF zaobserwowano pogorszenie zastoinowej niewydolności serca i zwiększoną śmiertelność w wyniku zastoinowej niewydolności serca. U pacjentów otrzymujących adalimumab również odnotowano przypadki pogorszenia zastoinowej niewydolności serca. Należy zachować ostrożność, stosując adalimumab u pacjentów z łagodną niewydolnością serca (klasa I/II wg NYHA). Adalimumab jest przeciwwskazany w umiarkowanej do ciężkiej niewydolności serca (patrz punkt 4.3). Należy przerwać leczenie produktem Hulio u pacjentów, u których pojawią się nowe objawy zastoinowej niewydolności serca lub wystąpi zaostrzenie istniejących objawów.
Procesy autoimmunologiczne
Leczenie produktem Hulio może prowadzić do powstania autoprzeciwciał. Nie jest znany wpływ długotrwałego leczenia adalimumabem na rozwój chorób autoimmunologicznych. Jeśli po leczeniu produktem Hulio u pacjenta wystąpią objawy wskazujące na zespół toczniopodobny, a wynik oznaczenia przeciwciał przeciw dwuniciowemu DNA będzie dodatni, nie należy kontynuować leczenia produktem Hulio (patrz punkt 4.8).
Jednoczesne podawanie biologicznych DMARD lub antagonistów TNF
Przypadki ciężkich zakażeń obserwowano podczas badań klinicznych, w których podawano jednocześnie anakinrę i etanercept (inny antagonista TNF), bez dodatkowych korzyści klinicznych w porównaniu ze stosowaniem wyłącznie etanerceptu. Ze względu na charakter zdarzeń niepożądanych obserwowanych podczas leczenia skojarzonego etanerceptem i anakinrą, podobne działanie toksyczne może wystąpić w wyniku stosowania anakinry w połączeniu z innymi antagonistami TNF. Nie zaleca się zatem stosowania adalimumabu w skojarzeniu z anakinrą (patrz punkt 4.5).
Nie zaleca się jednoczesnego podawania adalimumabu z innymi biologicznymi DMARD (takimi jak anakinra i abatacept) lub innymi antagonistami TNF ze względu na możliwość zwiększonego ryzyka rozwoju zakażeń, w tym ciężkich zakażeń i innych potencjalnych interakcji farmakologicznych (patrz punkt 4.5).
Zabiegi chirurgiczne
Doświadczenie dotyczące bezpieczeństwa wykonywania zabiegów chirurgicznych u pacjentów leczonych adalimumabem jest ograniczone. W razie planowania zabiegu chirurgicznego należy wziąć pod uwagę długi okres półtrwania adalimumabu. Pacjenta, który ma zostać poddany zabiegowi chirurgicznemu podczas przyjmowania produktu Hulio, należy ściśle obserwować pod kątem rozwoju zakażeń, a w razie konieczności należy podjąć odpowiednie działania. Doświadczenie dotyczące bezpieczeństwa wykonywania artroplastyki u pacjentów przyjmujących adalimumab jest ograniczone.
Niedrożność jelita cienkiego
Brak odpowiedzi na leczenie choroby Leśniowskiego-Crohna może wskazywać na obecność trwałego, zwłókniałego zwężenia, które może wymagać leczenia chirurgicznego. Dostępne dane wskazują na to, że adalimumab nie powoduje nasilenia zwężeń ani nie wpływa na ich powstanie.
Pacjenci w podeszłym wieku
Częstość występowania ciężkich zakażeń u leczonych adalimumabem pacjentów w wieku powyżej 65 lat (3,7%) była większa niż u pacjentów w wieku poniżej 65 lat (1,5%). Niektóre z zakażeń zakończyły się zgonem. Podczas leczenia pacjentów w podeszłym wieku należy zwrócić szczególną uwagę na ryzyko rozwoju zakażenia.
Dzieci i młodzież
Patrz „Szczepienia” powyżej.
Substancje pomocnicze o znanym działaniu
Sorbitol
Ten produkt zawiera sorbitol (E 420). Pacjenci z dziedziczną nietolerancją fruktozy nie powinni przyjmować/otrzymywać tego produktu.
Sód
Ten produkt zawiera mniej niż 1 mmol (23 mg) sodu w dawce wynoszącej 0,8 ml, to znaczy produkt uznaje się za „wolny od sodu”.
Polisorbat 80
Ten produkt leczniczy zawiera 0,8 mg polisorbatu 80 w każdej fiolce 40 mg, co odpowiada stężeniu 1,0 mg/ml. Polisorbaty mogą powodować reakcje alergiczne.
4.5 Interakcje z innymi produktami leczniczymi i inne rodzaje interakcji
Stosowanie adalimumabu badano w reumatoidalnym zapaleniem stawów, wielostawowym młodzieńczym idiopatycznym zapaleniem stawów i łuszczycowym zapaleniem stawów u pacjentów przyjmujących adalimumab w monoterapii oraz u pacjentów przyjmujących jednocześnie metotreksat. Rozwój przeciwciał był większy w przypadku stosowania adalimumabu w monoterapii niż w przypadku stosowania adalimumabu wraz z metotreksatem. Podawanie adalimumabu bez metotreksatu powodowało zwiększony rozwój przeciwciał, zwiększenie klirensu i zmniejszenie skuteczności adalimumabu (patrz punkt 5.1).
Nie zaleca się stosowania produktu Hulio w skojarzeniu z anakinrą (patrz punkt 4.4).
Nie zaleca się stosowania produktu Hulio w skojarzeniu z abataceptem (patrz punkt 4.4).
4.6 Wpływ na płodność, ciążę i laktację
Kobiety zdolne do zajścia w ciążę
Kobiety zdolne do zajścia w ciążę powinny rozważyć stosowanie odpowiednich metod zapobiegania ciąży i ich kontynuowanie przez co najmniej pięć miesięcy po przyjęciu ostatniej dawki produktu Hulio.
Ciąża
Znaczna liczba (około 2100) prospektywnie rejestrowanych ciąż narażonych na adalimumab, zakończonych żywym urodzeniem o znanym zakończeniu, w tym ponad 1 500 ciąż narażonych w pierwszym trymestrze, nie wskazuje na zwiększenie odsetka wad rozwojowych u noworodków.
Do prospektywnych rejestrów kohortowych włączono 257 kobiet z reumatoidalnym zapaleniem stawów (RZS) lub chorobą Leśniowskiego-Crohna (ChLC) leczonych adalimumabem co najmniej w pierwszym trymestrze ciąży i 120 kobiet z RZS lub ChLC nieleczonych adalimumabem. Głównym punktem końcowym była częstość występowania urodzeń z ciężką wadą wrodzoną. Współczynnik ciąż zakończonych urodzeniem przynajmniej jednego żywego noworodka z ciężką wadą wrodzoną wynosił 6/69 (8,7%) u kobiet z RZS leczonych adalimumabem i 5/74 (6,8%) u nieleczonych kobiet z RZS (nieskorygowany OR 1,31, 95% CI 0,38-4,52) oraz 16/152 (10,5%) u kobiet z ChLC leczonych adalimumabem i 3/32 (9,4%) u nieleczonych kobiet z ChLC (nieskorygowany OR 1,14, 95% CI 0,31-4,16). Skorygowany OR (uwzględniający różnice wyjściowe) wynosił 1,10 (95% CI 0,45-2,73) łącznie dla RZS i ChLC. Dla drugorzędnych punktów końcowych: samoistnych poronień, niewielkich wad wrodzonych, przedwczesnego porodu, wielkości płodu, ciężkich lub oportunistycznych zakażeń, nie było wyraźnej różnicy między kobietami leczonymi a nieleczonymi adalimumabem; nie raportowano także martwych urodzeń oraz nowotworów. Na interpretację danych mogą mieć wpływ ograniczenia metodologiczne badania, w tym mała wielkość próby oraz brak randomizacji.
W badaniu dotyczącym toksycznego wpływu na rozwój potomstwa prowadzonym na małpach nie wykazano szkodliwego wpływu na matkę, embriotoksyczności ani działania teratogennego. Nie są dostępne niekliniczne dane dotyczące pourodzeniowej toksyczności adalimumabu (patrz punkt 5.3).
Ze względu na hamujące działanie na TNFα adalimumab podawany w okresie ciąży może wpływać na prawidłową odpowiedź immunologiczną u noworodka. Adalimumab należy stosować w okresie ciąży, tylko jeśli jest to bezwzględnie konieczne.
Adalimumab może przenikać przez łożysko do surowicy niemowląt, których matki leczono w okresie ciąży adalimumabem. W wyniku tego u niemowląt może wystąpić zwiększone ryzyko rozwoju zakażenia. U niemowląt narażonych na działanie adalimumabu w okresie życia płodowego nie zaleca się podawania żywych szczepionek (np. szczepionki przeciwgruźliczej, BCG) przez 5 miesięcy od przyjęcia przez matkę ostatniej dawki adalimumabu w okresie ciąży.
Karmienie piersią
Ograniczone dane opublikowane w literaturze wskazują, że adalimumab przenika do mleka matki w bardzo niewielkich stężeniach i występuje w mleku matki w stężeniu od 0,1% do 1% stężenia w surowicy matki. Podawane doustnie białka immunoglobuliny G przechodzą wewnątrzjelitową proteolizę i mają niską biodostępność. Nie przewiduje się wpływu na organizm noworodków/dzieci karmionych piersią. W wyniku tego adalimumab może być stosowany podczas karmienia piersią.
Płodność
Brak danych przedklinicznych dotyczących wpływu adalimumabu na płodność.
4.7 Wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn
Produkt Hulio może wywierać niewielki wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn. Po podaniu produktu Hulio mogą wystąpić zawroty głowy i zaburzenia widzenia (patrz punkt 4.8).
4.8 Działania niepożądane
Podsumowanie profilu bezpieczeństwa
Adalimumab oceniano u 9506 pacjentów uczestniczących w trwających 60 miesięcy lub dłużej kluczowych badaniach prowadzonych metodą otwartej próby z grupą kontrolną. W badaniach tych uczestniczyli pacjenci z reumatoidalnym zapaleniem stawów o krótkim i długim przebiegu choroby, młodzieńczym idiopatycznym zapaleniem stawów (wielostawowym młodzieńczym idiopatycznym zapaleniem stawów i zapaleniem stawów związanym z zapaleniem przyczepów ścięgien) oraz pacjenci z osiową spondyloartropatią (zesztywniającym zapaleniem stawów kręgosłupa i osiową spondyloartropatią bez zmian radiologicznych charakterystycznych dla zesztywniającego zapalenia stawów kręgosłupa), łuszczycowym zapaleniem stawów, chorobą Leśniowskiego-Crohna, wrzodziejącym zapaleniem jelita grubego, łuszczycą, ropnym zapaleniem apokrynowych gruczołów potowych oraz zapaleniem błony naczyniowej oka. W kluczowych badaniach z grupą kontrolną uczestniczyło 6089 pacjentów przyjmujących adalimumab i 3801 pacjentów otrzymujących placebo lub substancję czynną porównawczą w okresie prowadzenia badania kontrolowanego.
Odsetek pacjentów, u których zakończono leczenie z powodu wystąpienia zdarzeń niepożądanych podczas kluczowych badań prowadzonych metodą podwójnie ślepej próby i z udziałem grup kontrolnych wynosił 5,9% u pacjentów przyjmujących adalimumab i 5,4% u pacjentów w grupach kontrolnych.
Najczęściej zgłaszanymi działaniami niepożądanymi są zakażenia (takie jak zapalenie śluzówki nosa i gardła, zakażenie górnych dróg oddechowych i zapalenie zatok), reakcje w miejscu wstrzyknięcia (rumień, świąd, krwotok, ból lub obrzęk), ból głowy i bóle mięśniowo-szkieletowe.
Podczas stosowania adalimumabu odnotowano ciężkie działania niepożądane. Leki z grupy antagonistów TNF, takie jak adalimumab, działają na układ immunologiczny i ich stosowanie może wpływać na mechanizmy obronne organizmu skierowane przeciw zakażeniom i nowotworom złośliwym.
W związku ze stosowaniem adalimumabu zgłaszano również wystąpienie zakażeń powodujących zgon i zagrażających życiu (w tym posocznicy, zakażeń oportunistycznych i gruźlicy), reaktywacji wirusowego zapalenia wątroby typu B i wystąpienie różnych nowotworów złośliwych (w tym białaczki, chłoniaka i chłoniaka T-komórkowego wątrobowo-śledzionowego).
Odnotowano również przypadki ciężkich zaburzeń hematologicznych, neurologicznych i autoimmunologicznych. Zalicza się do nich rzadko występujące przypadki pancytopenii, niedokrwistości aplastycznej, zaburzeń demielinizacyjnych ośrodkowego i obwodowego układu nerwowego oraz zgłaszane przypadki tocznia, zespołu toczniopodobnego i zespołu Stevensa-Johnsona.
Dzieci i młodzież
Na ogół typ i częstość występowania zdarzeń niepożądanych u dzieci i młodzieży były podobne do obserwowanych u dorosłych pacjentów.
Tabelaryczne zestawienie działań niepożądanych
Poniższy wykaz działań niepożądanych opracowano na podstawie danych uzyskanych w badaniach klinicznych i w okresie po wprowadzeniu leku do obrotu. W tabeli 7 poniżej działania niepożądane uszeregowano wg klasyfikacji układów i narządów oraz częstości występowania: bardzo często (≥ 1/10), często (≥ 1/100 do < 1/10), niezbyt często (≥ 1/1 000 do < 1/100), rzadko (≥ 1/10 000 do < 1/1 000) i nieznana (częstość nie może być określona na podstawie dostępnych danych). W obrębie każdej grupy o określonej częstości występowania objawy niepożądane są wymienione zgodnie ze zmniejszającą się ciężkością. Wymieniono działania występujące z największą częstością w różnych wskazaniach. Gwiazdka (*) w kolumnie Układ/narząd oznacza, że w punktach 4.3, 4.4 i 4.8 podano dodatkowe informacje.
Tabela 7: Działania niepożądane
| Układ/narząd | Częstość występowania | Działania niepożądane |
| Zakażenia i zarażenia pasożytnicze* | bardzo często | zakażenia dróg oddechowych (w tym zakażenia dolnych i górnych dróg oddechowych, zapalenie płuc, zapalenie zatok, zapalenie gardła, zapalenie nosa i gardła oraz zapalenie płuc wywołane przez wirus opryszczki) |
| często | zakażenia ogólnoustrojowe (w tym posocznica, kandydoza i grypa), zakażenia jelitowe (w tym wirusowe zapalenie żołądka i jelit), zakażenia skóry i tkanek miękkich (w tym zanokcica, zapalenie tkanki łącznej, liszajec, martwicze zapalenie powięzi i półpasiec), zakażenia ucha, zakażenia jamy ustnej (w tym zakażenie wirusem opryszczki pospolitej, opryszczka wargowa i zakażenia zębów), zakażenia dróg rodnych (w tym zakażenie grzybicze sromu i pochwy), zakażenia dróg moczowych (w tym odmiedniczkowe zapalenie nerek), zakażenia grzybicze, zakażenia stawów | |
| niezbyt często | zakażenia układu nerwowego (w tym wirusowe zapalenie opon mózgowo-rdzeniowych), zakażenia oportunistyczne i gruźlica (w tym kokcydioidomykoza, histoplazmoza i zakażenie Mycobacterium avium complex), zakażenia bakteryjne, zakażenia oka, zapalenie uchyłków jelita1) | |
Nowotwory łagodne, złośliwe i nieokreślone (w tym torbiele i polipy)* | często | rak skóry z wyjątkiem czerniaka (w tym rak podstawnokomórkowy i rak płaskonabłonkowy), nowotwór łagodny |
| niezbyt często | chłoniak**, nowotwór narządów litych (w tym rak sutka, nowotwór płuca i nowotwór tarczycy), czerniak** | |
| rzadko | białaczka1) | |
| nieznana | wątrobowo-śledzionowy chłoniak z komórek T1), rak z komórek Merkla (neuroendokrynny nowotwór złośliwy skóry)1), mięsak Kaposiego | |
| Zaburzenia krwi i układu chłonnego* | bardzo często | leukopenia (w tym neutropenia i agranulocytoza), niedokrwistość |
| często | leukocytoza, małopłytkowość | |
| niezbyt często | samoistna plamica małopłytkowa | |
| rzadko | pancytopenia | |
| Zaburzenia układu immunologicznego* | często | nadwrażliwość, reakcje alergiczne (w tym alergia sezonowa) |
| niezbyt często | sarkoidoza1), |
| Układ/narząd | Częstość występowania | Działania niepożądane |
| zapalenie naczyń krwionośnych | ||
| rzadko | anafilaksja1) | |
| Zaburzenia metabolizmu i odżywiania | bardzo często | zwiększenie stężenia lipidów |
| często | hipokaliemia, zwiększenie stężenia kwasu moczowego, nieprawidłowe stężenie sodu we krwi, hipokalcemia, hiperglikemia, hipofosfatemia, odwodnienie | |
| Zaburzenia psychiczne | często | zmiany nastroju (w tym depresja), niepokój, bezsenność |
| Zaburzenia układu nerwowego* | bardzo często | ból głowy |
| często | zaburzenia czucia (w tym niedoczulica), migrena, ucisk korzenia nerwowego | |
| niezbyt często | incydent naczyniowo-mózgowy1), drżenie, neuropatia | |
| rzadko | stwardnienie rozsiane, zaburzenia demielinizacyjne (np. zapalenie nerwu wzrokowego, zespół Guillaina-Barrégo)1) | |
| Zaburzenia oka | często | zaburzenia widzenia, zapalenie spojówek, zapalenie brzegów powiek, obrzęk oka |
| niezbyt często | podwójne widzenie | |
| Zaburzenia ucha i błędnika | często | zawroty głowy |
| niezbyt często | głuchota, szumy uszne | |
| Zaburzenia serca | często | tachykardia |
| niezbyt często | zawał mięśnia sercowego1), zaburzenia rytmu serca, zastoinowa niewydolność serca | |
| rzadko | zatrzymanie akcji serca | |
| Zaburzenia naczyniowe | często | nadciśnienie tętnicze, zaczerwienienie skóry z uczuciem gorąca, krwiak |
| niezbyt często | tętniak aorty, niedrożność naczyń tętniczych, zakrzepowe zapalenie żył | |
| Zaburzenia układu oddechowego, klatki piersiowej i śródpiersia* | często | astma, duszność, kaszel |
| niezbyt często | zatorowość płucna1), śródmiąższowa choroba płuc, przewlekła obturacyjna choroba płuc, zapalenie płuc, wysięk opłucnowy1) | |
| rzadko | włóknienie płuc1) | |
| Zaburzenia żołądka i jelit | bardzo często | ból brzucha, nudności i wymioty |
| Układ/narząd | Częstość występowania | Działania niepożądane |
| często | krwotok z przewodu pokarmowego, niestrawność, choroba refluksowa żołądkowo-przełykowa, zespół Sjögrena | |
| niezbyt często | zapalenie trzustki, dysfagia, obrzęk twarzy | |
| rzadko | perforacja jelita1) | |
| Zaburzenia wątroby i dróg żółciowych* | bardzo często | zwiększenie aktywności enzymów wątrobowych |
| niezbyt często | zapalenie pęcherzyka żółciowego i kamica żółciowa, stłuszczenie wątroby, zwiększenie stężenia bilirubiny | |
| rzadko | zapalenie wątroby, reaktywacja zapalenia wątroby typu B1), autoimmunologiczne zapalenie wątroby1) | |
| nieznana | niewydolność wątroby1) | |
| Zaburzenia skóry i tkanki podskórnej | bardzo często | wysypka (w tym wysypka złuszczająca) |
| często | nasilenie lub wystąpienie łuszczycy (w tym łuszczycy krostkowej dłoni i stóp)1), pokrzywka, wylew podskórny (w tym plamica), zapalenie skóry (w tym wyprysk), łamliwość paznokci, nadmierna potliwość, łysienie1), świąd | |
| niezbyt często | poty nocne, bliznowacenie | |
| rzadko | rumień wielopostaciowy1), zespół Stevensa-Johnsona1), obrzęk naczynioruchowy1), zapalenie naczyń skóry1), liszajowate zmiany skórne1) | |
| nieznana | nasilenie objawów zapalenia skórno-mięśniowego1) | |
| Zaburzenia mięśniowo-szkieletowe i tkanki łącznej | bardzo często | bóle mięśniowo-szkieletowe |
| często | skurcze mięśni (w tym zwiększenie stężenia fosfokinazy kreatynowej we krwi) | |
| niezbyt często | rabdomioliza, toczeń rumieniowaty układowy | |
| rzadko | zespół toczniopodobny1) | |
| Zaburzenia nerek i dróg moczowych | często | upośledzenie czynności nerek, krwiomocz |
| niezbyt często | oddawanie moczu w nocy | |
| Zaburzenia układu rozrodczego i piersi | niezbyt często | zaburzenia erekcji |
| Zaburzenia ogólne i stany w miejscu podania* | bardzo często | reakcja w miejscu wstrzyknięcia (w tym rumień w miejscu wstrzyknięcia) |
| często | ból w klatce piersiowej, obrzęk, gorączka1) | |
| niezbyt często | stan zapalny |
| Układ/narząd | Częstość występowania | Działania niepożądane |
| Badania diagnostyczne* | często | zaburzenia krzepnięcia krwi i krwawienia (w tym wydłużenie czasu częściowej tromboplastyny po aktywacji), dodatni test w kierunku autoprzeciwciał (w tym przeciwciał przeciw dwuniciowemu DNA), zwiększona aktywność dehydrogenazy mleczanowej we krwi |
| nieznana | zwiększenie masy ciała2 | |
| Urazy, zatrucia i powikłania po zabiegach | często | upośledzenie gojenia ran |
* dodatkowe informacje są dostępne w punktach 4.3, 4.4 i 4.8.
** z uwzględnieniem badań kontynuacyjnych prowadzonych metodą otwartej próby.
- 1) z uwzględnieniem danych zgłaszanych spontanicznie.
- 2) W okresie leczenia trwającego 4–6 miesięcy w przypadku adalimumabu średnia zmiana masy ciała względem wartości początkowej wynosiła 0,3–1,0 kg we wskazaniach do stosowania u osób dorosłych, a w przypadku placebo (minus) -0,4–0,4 kg. W długotrwałych badaniach przedłużonych ze średnim czasem narażenia wynoszącym około 1–2 lat i bez grupy kontrolnej, obserwowano też zwiększenie masy ciała o 5–6 kg, zwłaszcza u pacjentów z chorobą Leśniowskiego-Crohna oraz z wrzodziejącym zapaleniem jelita grubego. Mechanizm warunkujący to działanie nie jest w pełni wyjaśniony, ale może mieć związek z przeciwzapalnym działaniem adalimumabu.
Ropne zapalenie apokrynowych gruczołów potowych
Profil bezpieczeństwa u pacjentów z ropnym zapaleniem apokrynowych gruczołów potowych leczonych adalimumabem podawanym raz w tygodniu był zgodny ze znanym profilem bezpieczeństwa adalimumabu.
Zapalenie błony naczyniowej oka
Profil bezpieczeństwa u pacjentów z zapaleniem błony naczyniowej oka leczonych adalimumabem podawanym co drugi tydzień był zgodny ze znanym profilem bezpieczeństwa adalimumabu.
Opis wybranych działań niepożądanych
Reakcje w miejscu wstrzyknięcia
W kluczowych badaniach klinicznych z grupą kontrolną z udziałem dorosłych i dzieci u 12,9% pacjentów leczonych adalimumabem wystąpiły reakcje w miejscu wstrzyknięcia [rumień i (lub) świąd, krwotok, ból lub obrzęk] w porównaniu z 7,2% pacjentów otrzymujących placebo lub substancję czynną porównawczą. Na ogół reakcje w miejscu wstrzyknięcia nie wymagały zaprzestania stosowania produktu.
Zakażenia
W kluczowych badaniach klinicznych z grupą kontrolną z udziałem dorosłych i dzieci wskaźnik zakażeń wynosił 1,51 na pacjentorok wśród pacjentów leczonych adalimumabem i 1,46 na pacjentorok wśród pacjentów otrzymujących placebo i w grupie kontrolnej leczonej aktywnie. Występowały przeważnie takie zakażenia, jak zapalenie błony śluzowej nosa i gardła, zakażenia górnych dróg oddechowych oraz zapalenie zatok. Większość pacjentów kontynuowało leczenie adalimumabem po ustąpieniu zakażenia.
Częstość występowania ciężkich zakażeń wynosiła 0,04 na pacjentorok u pacjentów leczonych adalimumabem i 0,03 na pacjentorok u pacjentów otrzymujących placebo i w grupie kontrolnej leczonej aktywnie.
W badaniach klinicznych z grupą kontrolną oraz prowadzonych metodą otwartej próby dotyczących stosowania adalimumabu u dorosłych oraz u dzieci i młodzieży odnotowano przypadki ciężkich zakażeń (w tym zakażeń prowadzących do zgonu, które występowały rzadko) łącznie z przypadkami gruźlicy (w tym gruźlicy prosówkowej i pozapłucnej) oraz inwazyjnych zakażeń oportunistycznych (takich jak rozsiana lub pozapłucna histoplazmoza, blastomykoza, kokcydioidomykoza, zakażenie Pneumocystis, kandydoza, aspergiloza i listerioza). Większość przypadków gruźlicy wystąpiła podczas pierwszych ośmiu miesięcy leczenia i może być wyrazem zaostrzenia utajonego procesu chorobowego.
Nowotwory złośliwe i zaburzenia limfoproliferacyjne
Podczas badań klinicznych nie zaobserwowano przypadków nowotworów złośliwych u 249 pacjentów z grupy dzieci i młodzieży po zastosowaniu adalimumabu u pacjentów z młodzieńczym idiopatycznym zapaleniem stawów (wielostawowym młodzieńczym idiopatycznym zapaleniem stawów i zapaleniem stawów związanym z zapaleniem przyczepów ścięgien), przy ekspozycji wynoszącej 655,6 pacjentolat. Ponadto nie zaobserwowano przypadków rozwoju nowotworów złośliwych u 192 pacjentów z grupy dzieci i młodzieży podczas badań klinicznych dotyczących stosowania adalimumabu u pacjentów z chorobą Leśniowskiego-Crohna, przy ekspozycji wynoszącej 498,1 pacjentolat. W badaniu klinicznym dotyczącym stosowania adalimumabu u dzieci i młodzieży z przewlekłą łuszczycą plackowatą nie zaobserwowano przypadków rozwoju nowotworów złośliwych u 77 pacjentów, przy ekspozycji wynoszącej 80,0 pacjentolat. W badaniu klinicznym dotyczącym stosowania adalimumabu u dzieci i młodzieży z wrzodziejącym zapaleniem jelita grubego nie zaobserwowano nowotworów złośliwych u 93 pacjentów przy ekspozycji wynoszącej 65,3 pacjentolat. W badaniu klinicznym dotyczącym stosowania adalimumabu u dzieci i młodzieży z zapaleniem błony naczyniowej oka nie zaobserwowano przypadków rozwoju nowotworów złośliwych u 60 pacjentów, przy ekspozycji wynoszącej 58,4 pacjentolat.
W czasie kontrolowanej części kluczowych badań klinicznych dotyczących stosowania adalimumabu u osób dorosłych, trwających co najmniej 12 tygodni, u pacjentów z umiarkowanym lub ciężkim czynnym reumatoidalnym zapaleniem stawów, zesztywniającym zapaleniem stawów kręgosłupa, osiową spondyloartropatią bez zmian radiologicznych charakterystycznych dla zesztywniającego zapalenia stawów kręgosłupa, łuszczycowym zapaleniem stawów, łuszczycą, ropnym zapaleniem apokrynowych gruczołów potowych, chorobą Leśniowskiego-Crohna, wrzodziejącym zapaleniem jelita grubego i zapaleniem błony naczyniowej oka obserwowany współczynnik występowania (95% przedział ufności) nowotworów złośliwych, innych niż chłoniak i rak skóry niebędący czerniakiem, wynosił 6,8 (4,4; 10,5) na 1000 pacjentolat u 5291 pacjentów leczonych adalimumabem w porównaniu z wartością 6,3 (3,4; 11,8) na 1000 pacjentolat u 3444 pacjentów z grup kontrolnych (mediana czasu trwania leczenia wynosiła 4,0 miesiące u pacjentów leczonych adalimumabem oraz 3,8 miesiąca u pacjentów z grup kontrolnych). Współczynnik występowania (95% przedział ufności) nowotworów złośliwych skóry innych niż czerniak wynosił 8,8 (6,0; 13,0) na 1000 pacjentolat u pacjentów leczonych adalimumabem oraz 3,2 (1,3; 7,6) na 1000 pacjentolat u pacjentów z grup kontrolnych. Wśród tych nowotworów złośliwych skóry współczynniki występowania (95% przedział ufności) nowotworów płaskonabłonkowych wynosiły 2,7 (1,4; 5,4) na 1000 pacjentolat u pacjentów leczonych adalimumabem i 0,6 (0,1; 4,5) na 1000 pacjentolat u pacjentów z grup kontrolnych. Współczynnik występowania (95% przedział ufności) chłoniaków wynosił 0,7 (0,2; 2,7) na 1000 pacjentolat u pacjentów leczonych adalimumabem oraz 0,6 (0,1; 4,5) na 1000 pacjentolat u pacjentów z grup kontrolnych.
Rozpatrując łącznie kontrolowane części tych badań klinicznych oraz trwające obecnie i zakończone ich badania kontynuacyjne prowadzone metodą otwartej próby, o medianie czasu trwania wynoszącej około 3,3 roku, obejmujące 6427 pacjentów i ponad 26 439 pacjentolat terapii, obserwowany współczynnik występowania nowotworów złośliwych, innych niż chłoniak i nowotwory złośliwe skóry niebędące czerniakiem, wynosi około 8,5 na 1000 pacjentolat. Obserwowany współczynnik występowania nowotworów złośliwych skóry niebędących czerniakiem wynosi około 9,6 na 1000 pacjentolat, natomiast obserwowany współczynnik występowania chłoniaków – około 1,3 na 1000 pacjentolat.
Na podstawie danych zebranych w okresie po wprowadzeniu produktu do obrotu w okresie od stycznia 2003 roku do grudnia 2010 roku, głównie u pacjentów z reumatoidalnym zapaleniem stawów, odnotowany spontanicznie współczynnik występowania nowotworów złośliwych wynosi około 2,7 na 1000 pacjentolat. Odnotowane spontanicznie współczynniki występowania nowotworów złośliwych skóry niebędących czerniakami i chłoniaków wynoszą, odpowiednio, około 0,2 i 0,3 na 1000 pacjentolat (patrz punkt 4.4).
Po wprowadzeniu produktu do obrotu informowano o występujących rzadko przypadkach chłoniaka T- komórkowego wątrobowo-śledzionowego u pacjentów leczonych adalimumabem (patrz punkt 4.4).
Autoprzeciwciała
Próbki surowicy pacjentów z reumatoidalnym zapaleniem stawów biorących udział w badaniach I−V badano wielokrotnie na obecność autoprzeciwciał. W tych badaniach klinicznych u 11,9% pacjentów leczonych adalimumabem i u 8,1% pacjentów otrzymujących placebo lub substancję czynną porównawczą, którzy mieli ujemne miana przeciwciał przeciwjądrowych przed rozpoczęciem badania, stwierdzono dodatnie miana w 24. tygodniu. Spośród 3441 osób leczonych adalimumabem w ramach wszystkich badań z udziałem pacjentów z reumatoidalnym zapaleniem stawów i łuszczycowym zapaleniem stawów, u dwóch pacjentów wystąpiły objawy kliniczne wskazujące na wystąpienie zespołu toczniopodobnego. Stan pacjentów poprawił się po zakończeniu leczenia. U żadnego z pacjentów nie wystąpiło toczniowe zapalenie nerek ani objawy ze strony ośrodkowego układu nerwowego.
Zaburzenia wątroby i dróg żółciowych
W kontrolowanych badaniach klinicznych fazy III dotyczących stosowania adalimumabu u pacjentów z reumatoidalnym zapaleniem stawów i łuszczycowym zapaleniem stawów, w których okres kontrolny trwał od 4 do 104 tygodni, zwiększenie aktywności ALT ≥3 x górnej granicy normy wystąpiło u 3,7% pacjentów leczonych adalimumabem oraz u 1,6% pacjentów w grupach kontrolnych.
W kontrolowanych badaniach klinicznych fazy III dotyczących stosowania adalimumabu u pacjentów w wieku od 4 do 17 lat z wielostawowym młodzieńczym idiopatycznym zapaleniem stawów oraz u pacjentów w wieku od 6 do 17 lat z zapaleniem stawów związanym z zapaleniem przyczepów ścięgien odnotowano zwiększenie aktywności ALT ≥3 x górnej granicy normy wystąpiło u 6,1% pacjentów leczonych adalimumabem oraz u 1,3% pacjentów w grupach kontrolnych. W większości przypadków zwiększenie aktywności ALT obserwowano podczas jednoczesnego stosowania metotreksatu. W badaniu klinicznym fazy III dotyczącym stosowania adalimumabu u pacjentów w wieku od 2 do <4 lat z wielostawowym młodzieńczym idiopatycznym zapaleniem stawów nie odnotowano zwiększenia aktywności ALT ≥3 x górnej granicy normy.
W kontrolowanych badaniach klinicznych fazy III dotyczących stosowania adalimumabu u pacjentów z chorobą Leśniowskiego-Crohna i wrzodziejącym zapaleniem jelita grubego, w których okres kontrolny trwał od 4 do 52 tygodni, zwiększenie aktywności ALT ≥3 x górnej granicy normy wystąpiło u 0,9% pacjentów leczonych adalimumabem oraz u 0,9% pacjentów w grupach kontrolnych.
W badaniu fazy III dotyczącym stosowania adalimumabu u dzieci i młodzieży z chorobą Leśniowskiego-Crohna oceniano skuteczność i bezpieczeństwo stosowania dwóch schematów dawkowania podtrzymującego, ustalonego w zależności od masy ciała pacjenta, następującego po indukcji zależnymi od masy ciała dawkami. W okresie do 52 tygodni leczenia zwiększenie aktywności ALT ≥3 x górnej granicy normy wystąpiło u 2,6% (5/192) pacjentów, z których 4 osoby wyjściowo otrzymywały jednocześnie leki immunosupresyjne.
W kontrolowanych badaniach klinicznych fazy III dotyczących stosowania adalimumabu u pacjentów z łuszczycą plackowatą, w których okres kontrolny trwał od 12 do 24 tygodni, zwiększenie aktywności ALT ≥3 x górnej granicy normy wystąpiło u 1,8% pacjentów leczonych adalimumabem oraz u 1,8% pacjentów w grupach kontrolnych.
W badaniu klinicznym fazy III dotyczącym stosowania adalimumabu u dzieci i młodzieży z łuszczycą plackowatą nie stwierdzono zwiększenia aktywności ALT ≥3 x górnej granicy normy.
W kontrolowanych badaniach klinicznych dotyczących stosowania adalimumabu (dawka początkowa 160 mg w tygodniu 0. i 80 mg w 2. tygodniu, a następnie, począwszy od 4. tygodnia, 40 mg co tydzień) u pacjentów z ropnym zapaleniem apokrynowych gruczołów potowych, w których okres kontrolny trwał od 12 do 16 tygodni, zwiększenie aktywności ALT ≥3 x górnej granicy normy wystąpiło u 0,3% pacjentów leczonych adalimumabem oraz u 0,6% pacjentów w grupach kontrolnych.
W kontrolowanych badaniach klinicznych dotyczących stosowania adalimumabu (dawka początkowa 80 mg w tygodniu 0., a następnie, począwszy od 1. tygodnia, 40 mg co drugi tydzień) u dorosłych pacjentów z zapaleniem błony naczyniowej oka w okresie do 80 tygodni, z medianą ekspozycji wynoszącą 166,5 dnia oraz 105,0 dni, odpowiednio, u pacjentów leczonych adalimumabem i pacjentów w grupach kontrolnych, zwiększenie aktywności ALT ≥3 x górnej granicy normy wystąpiło u 2,4% pacjentów leczonych adalimumabem oraz u 2,4% pacjentów w grupach kontrolnych.
| W kontrolowanym badaniu klinicznym fazy III dotyczącym stosowania adalimumabu u dzieci | ||||||
| i młodzieży z wrzodziejącym zapaleniem jelita grubego (N=93), w którym oceniano skuteczność | ||||||
| i bezpieczeństwo stosowania dawki podtrzymującej 0,6 mg/kg (maksymalnie 40 mg) co drugi tydzień | ||||||
| (N=31) i dawki podtrzymującej 0,6 mg/kg (maksymalnie 40 mg) co tydzień (N=32), podawanych po | ||||||
| dawkach indukcyjnych zależnych od masy ciała wynoszących 2,4 mg/kg (maksymalnie 160 mg) | ||||||
| w 0. i 1. tygodniu i 1,2 mg/kg (maksymalnie 80 mg) w 2. tygodniu (N=63) lub po dawkach | ||||||
| indukcyjnych 2,4 mg/kg (maksymalnie 160 mg) w 0. tygodniu, placebo w 1. tygodniu i 1,2 mg/kg | ||||||
| (maksymalnie 80 mg) w 2. tygodniu (N=30), zwiększenie aktywności ALT ≥ 3 x GGN wystąpiło | ||||||
| u 1,1% (1/93) pacjentów | ||||||
.
W badaniach klinicznych we wszystkich wskazaniach pacjenci ze zwiększoną aktywnością ALT nie mieli objawów, a w większości przypadków zwiększenie aktywności było przejściowe i ustępowało podczas kontynuacji leczenia. Jednakże po wprowadzeniu leku do obrotu u pacjentów otrzymujących adalimumab odnotowano przypadki niewydolności wątroby oraz mniej ciężkich zaburzeń wątroby, które mogą poprzedzać niewydolność wątroby, takich jak zapalenie wątroby, w tym autoimmunologiczne zapalenie wątroby.
Jednoczesne leczenie azatiopryną/6-merkaptopuryną
W badaniach z udziałem dorosłych z chorobą Leśniowskiego-Crohna obserwowano większą częstość występowania nowotworów złośliwych i poważnych zdarzeń niepożądanych związanych z zakażeniami w związku z leczeniem skojarzonym adalimumabem i azatiopryną/6-merkaptopuryną w porównaniu ze stosowaniem adalimumabu w monoterapii.
Zgłaszanie podejrzewanych działań niepożądanych
Po dopuszczeniu produktu do obrotu istotne jest zgłaszanie podejrzewanych działań niepożądanych. Umożliwia to nieprzerwane monitorowanie stosunku korzyści do ryzyka stosowania produktu. Osoby należące do fachowego personelu medycznego powinny zgłaszać wszelkie podejrzewane działania niepożądane za pośrednictwem krajowego systemu zgłaszania wymienionego w załączniku V.
4.9 Przedawkowanie
Podczas badań klinicznych nie stwierdzono działań toksycznych ograniczających dawkę. Najwyższy oceniany poziom dawkowania to wielokrotna dawka dożylna wynosząca 10 mg/kg mc., czyli w przybliżeniu 15 razy więcej niż zalecana dawka.
5. WŁAŚCIWOŚCI FARMAKOLOGICZNE
5.1 Właściwości farmakodynamiczne
Grupa farmakoterapeutyczna: Leki immunosupresyjne. Inhibitory czynnika martwicy nowotworów alfa (TNF-α). Kod ATC: L04AB04
Hulio jest biopodobnym produktem leczniczym. Szczegółowe informacje są dostępne na stronie internetowej Europejskiej Agencji Leków http://www.ema.europa.eu.
Mechanizm działania
Adalimumab wiąże się swoiście z TNF i neutralizuje jego funkcje biologiczne, hamując interakcje TNF z receptorami TNF p55 i p75 na powierzchni komórki.
Ponadto adalimumab moduluje odpowiedzi biologiczne indukowane lub regulowane przez TNF, w tym zmiany w stężeniach cząsteczek adhezji międzykomórkowej odpowiadających za migrację leukocytów (ELAM-1, VCAM-1 i ICAM-1; wartość IC50 wynosi 0,1–0,2 nM).
Działanie farmakodynamiczne
Po leczeniu adalimumabem u pacjentów z reumatoidalnym zapaleniem stawów obserwowano szybkie zmniejszenie się poziomu wskaźników fazy ostrej zapalenia (stężenie białka C-reaktywnego [CRP] i odczyn Biernackiego [OB)]) oraz stężenia cytokin (IL-6) w surowicy w porównaniu z wartościami przed rozpoczęciem leczenia. Po podaniu adalimumabu zmniejszeniu uległy również stężenia metaloproteinaz macierzy (MMP-1 i MMP-3), które powodują przebudowę tkanek odpowiedzialną za zniszczenie chrząstki. U pacjentów leczonych adalimumabem zwykle obserwowano poprawę hematologicznych wskaźników przewlekłego zapalenia.
Po leczeniu adalimumabem obserwowano także szybkie zmniejszenie się stężenia CRP u pacjentów z wielostawowym młodzieńczym idiopatycznym zapaleniem stawów, chorobą Leśniowskiego-Crohna, wrzodziejącym zapaleniem jelita grubego i ropnym zapaleniem apokrynowych gruczołów potowych. U pacjentów z chorobą Leśniowskiego-Crohna stwierdzono zmniejszenie liczby komórek z ekspresją wskaźników zapalenia w jelicie grubym, w tym znaczące zmniejszenie ekspresji TNF-α. Badania endoskopowe błony śluzowej jelit wykazały gojenie się śluzówki u pacjentów leczonych adalimumabem.
Skuteczność kliniczna i bezpieczeństwo stosowania
Dorośli z reumatoidalnym zapaleniem stawów
We wszystkich badaniach klinicznych dotyczących stosowania adalimumabu u pacjentów z reumatoidalnym zapaleniem stawów oceniano jego działanie u ponad 3000 osób. Skuteczność i bezpieczeństwo stosowania adalimumabu oceniono w pięciu randomizowanych badaniach, prowadzonych metodą podwójnie ślepej próby, z udziałem grup kontrolnych. U niektórych pacjentów leczenie trwało do 120 miesięcy.
W badaniu RA I oceniano 271 pacjentów w wieku ≥18 lat z czynnym reumatoidalnym zapaleniem stawów o nasileniu umiarkowanym do ciężkiego, którzy w przeszłości byli bez powodzenia leczeni przynajmniej jednym lekiem modyfikującym przebieg choroby; skuteczność metotreksatu stosowanego w dawce od 12,5 mg do 25 mg (10 mg, gdy nie tolerowali metotreksatu) raz w tygodniu była niedostateczna i dawka metotreksatu utrzymywana była na stałym poziomie od 10 mg do 25 mg raz w tygodniu. Dawkę 20, 40 lub 80 mg adalimumabu lub placebo podawano co drugi tydzień przez 24 tygodnie.
W badaniu RA II oceniano 544 pacjentów w wieku ≥18 lat z czynnym reumatoidalnym zapaleniem stawów o nasileniu umiarkowanym lub ciężkim, którzy w przeszłości byli bez powodzenia leczeni przynajmniej jednym lekiem modyfikującym przebieg choroby. Pacjentom podawano adalimumab w dawce 20 mg lub 40 mg we wstrzyknięciu podskórnym co drugi tydzień i placebo w pozostałych tygodniach lub adalimumab co tydzień przez 26 tygodni. Grupie nieotrzymującej leku podawano co tydzień placebo przez ten sam okres. Stosowanie innych leków modyfikujących przebieg choroby było niedozwolone.
W badaniu RA III oceniano 619 pacjentów w wieku ≥18 lat z czynnym reumatoidalnym zapaleniem stawów o nasileniu umiarkowanym do ciężkiego, u których metotreksat w dawce od 12,5 mg do 25 mg był nieskuteczny lub pacjenci nie tolerowali metotreksatu stosowanego w dawce 10 mg raz w tygodniu. W badaniu tym uczestniczyły trzy grupy. Pacjentom w pierwszej grupie podawano raz w tygodniu wstrzyknięcia placebo przez okres 52 tygodni. Pacjenci w drugiej grupie otrzymywali raz w tygodniu adalimumab w dawce 20 mg przez okres 52 tygodni. Pacjenci w trzeciej grupie przyjmowali raz na dwa tygodnie adalimumab w dawce 40 mg oraz placebo we wstrzyknięciach w pozostałych tygodniach. Po zakończeniu pierwszych 52 tygodni leczenia 457 pacjentów włączono do otwartej fazy przedłużenia badania, w ramach której kontynuowano podawanie adalimumabu w dawce 40 mg / metotreksat (ang. methotrexate, MTX) co drugi tydzień przez okres maksymalnie 10 lat.
W badaniu RA IV u 636 pacjentów w wieku ≥18 lat z czynnym reumatoidalnym zapaleniem stawów
o nasileniu umiarkowanym do ciężkiego, oceniano przede wszystkim bezpieczeństwo stosowania leczenia. Pacjenci wcześniej nie przyjmowali innych leków modyfikujących przebieg choroby bądź też mogli kontynuować stosowane wcześniej leczenie przeciwreumatyczne pod warunkiem, że nie było ono zmieniane przez okres co najmniej 28 dni. Dotyczyło to takich leków, jak metotreksat, leflunomid, hydroksychlorochina, sulfasalazyna i (lub) sole złota. Pacjentom losowo przydzielono leczenie adalimumabem w dawce 40 mg lub placebo stosowane raz na dwa tygodnie przez okres 24 tygodni.
W badaniu RA V oceniano 799 dorosłych pacjentów z czynnym reumatoidalnym zapaleniem stawów we wczesnej postaci (średni czas trwania choroby krótszy niż 9 miesięcy) o nasileniu umiarkowanym lub ciężkim, którym nie podawano wcześniej metotreksatu. W badaniu tym przez 104 tygodnie oceniano skuteczność skojarzonego leczenia adalimumabem podawanym w dawce 40 mg co drugi tydzień i metotreksatem, adalimumabem stosowanym w dawce 40 mg co drugi tydzień w monoterapii oraz metotreksatem w monoterapii pod kątem łagodzenia objawów klinicznych i szybkości progresji uszkodzeń stawów w przebiegu reumatoidalnego zapalenia stawów. Po zakończeniu pierwszych 104 tygodni leczenia 497 pacjentów włączono do otwartej fazy przedłużenia badania, w ramach której kontynuowano podawanie adalimumabu w dawce 40 mg co drugi tydzień przez okres maksymalnie 10 lat.
Głównym punktem końcowym w badaniach RA I, II i III oraz drugoplanowym punktem końcowym w badaniu RA IV był procentowy odsetek pacjentów, u których uzyskano odpowiedź 20 w skali ACR w 24. lub 26. tygodniu badania. Głównym punktem końcowym w badaniu RA V był procentowy odsetek pacjentów, u których uzyskano odpowiedź w skali ACR (ang. American College of Rheumatology) 50 w 52. tygodniu badania. Dodatkowym głównym punktem końcowym w badaniach RA III i V było spowolnienie progresji choroby (stwierdzone w badaniu RTG) oceniane po upływie 52 tygodni. W badaniu RA III pierwszoplanowy punkt końcowy stanowiły również zmiany dotyczące jakości życia.
Odpowiedź w skali ACR
W badaniach RA I, II i III odsetki pacjentów leczonych adalimumabem, u których uzyskano odpowiedzi ACR 20, 50 i 70, były zbliżone. Wyniki uzyskane po stosowaniu dawki 40 mg raz na dwa tygodnie przedstawiono w tabeli 8.
Tabela 8: Odpowiedzi w skali ACR w badaniach z grupami kontrolnymi otrzymującymi placebo (odsetki pacjentów)
| Odpowiedź | Badanie RA Ia** | Badanie RA IIa** | Badanie RA IIIa** | |||
| Placebo/ MTXc n=60 | Adalimumabb/ MTXc n=63 | Placebo n=110 | Adalimumabb n=113 | Placebo/ MTXc n=200 | Adalimumabb/ MTXc n=207 | |
ACR 20 6 miesięcy 12 miesięcy | 13,3% Nie dotyczy | 65,1% Nie dotyczy | 19,1% Nie dotyczy | 46,0% Nie dotyczy | 29,5% 24,0% | 63,3% 58,9% |
ACR 50 6 miesięcy 12 miesięcy | 6,7% Nie dotyczy | 52,4% Nie dotyczy | 8,2% Nie dotyczy | 22,1% Nie dotyczy | 9,5% 9,5% | 39,1% 41,5% |
ACR 70 6 miesięcy 12 miesięcy | 3,3% Nie dotyczy | 23,8% Nie dotyczy | 1,8% Nie dotyczy | 12,4% Nie dotyczy | 2,5% 4,5% | 20,8% 23,2% |
a Badanie RA I w 24. tygodniu, badanie RA II w 26. tygodniu, badanie RA III w 24. i 52. tygodniu b adalimumab w dawce 40 mg, podawany co drugi tydzień
c MTX = metotreksat
**p <0,01; adalimumab w porównaniu z placebo
W badaniach RA I-IV wszystkie indywidualne składowe kryteriów odpowiedzi w skali ACR (liczba bolesnych i obrzękniętych stawów, ocena stopnia aktywności choroby i dolegliwości bólowych według lekarza i według pacjenta, wskaźniki niepełnosprawności [HAQ] oraz wartości CRP [mg/dl]) uległy poprawie wg oceny w tygodniu 24. lub 26. w porównaniu z parametrami w grupie otrzymującej placebo. W badaniu RA III poprawa utrzymywała się do 52. tygodnia włącznie.
W prowadzonej metodą otwartej próby fazie kontynuacyjnej badania RA III u większości pacjentów wykazujących odpowiedź na leczenie w skali ACR odpowiedź ta utrzymywała się podczas obserwacji prowadzonej przez okres do 10 lat. 114 osób spośród 207 pacjentów losowo przydzielonych do grupy otrzymującej adalimumab w dawce 40 mg raz na dwa tygodnie kontynuowało to leczenie przez okres 5 lat. Wśród tych osób u 86 pacjentów (75,4%) stwierdzono odpowiedź ACR 20, u 72 pacjentów (63,2%) – odpowiedź ACR 50, a u 41 pacjentów (36%) – odpowiedź ACR 70. 81 osób spośród 207 pacjentów kontynuowało leczenie adalimumabem stosowanym co drugi tydzień w dawce 40 mg przez okres 10 lat. Wśród tych osób u 64 pacjentów (79,0%) stwierdzono odpowiedź ACR 20, u 56 pacjentów (69,1%) – odpowiedź ACR 50, a u 43 pacjentów (53,1%) – odpowiedź ACR 70.
W badaniu RA IV odpowiedź ACR 20 u pacjentów leczonych adalimumabem w połączeniu ze standardową terapią była w sposób statystycznie znamienny większa niż u pacjentów otrzymujących placebo wraz ze standardowym leczeniem (p <0,001).
W badaniach RA I-IV u pacjentów leczonych adalimumabem uzyskano statystycznie znamienne odpowiedzi ACR 20 i ACR 50 w porównaniu z grupami otrzymującymi placebo już w tydzień lub dwa tygodnie po rozpoczęciu leczenia.
W badaniu RA V z udziałem pacjentów z wczesną postacią reumatoidalnego zapalenia stawów, którym nie podawano wcześniej metotreksatu, rezultatem terapii skojarzonej adalimumabem i metotreksatem, na podstawie oceny w 52. tygodniu, była szybsza i znacząco większa odpowiedź na leczenie wg kryteriów ACR niż w przypadku metotreksatu stosowanego w monoterapii i adalimumabu w monoterapii. Odpowiedzi te utrzymywały się w 104. tygodniu (patrz tabela 9).
Tabela 9: Odpowiedzi w skali ACR w badaniu RA V (odsetki pacjentów)
| Odpowiedź | MTX n=257 | Adalimumab n=274 | Adalimumab/MTX n=268 | Wartość pa | Wartość pb | Wartość pc |
ACR 20
| 62,6% 56,0% | 54,4% 49,3% | 72,8% 69,4% | 0,013 0,002 | ˂0,001 ˂0,001 | 0,043 0,140 |
ACR 50
| 45,9% 42,8% | 41,2% 36,9% | 61,6% 59,0% | <0,001 <0,001 | ˂0,001 ˂0,001 | 0,317 0,162 |
ACR 70
| 27,2% 28,4% | 25,9% 28,1% | 45,5% 46,6% | <0,001 <0,001 | ˂0,001 ˂0,001 | 0,656 0,864 |
a Wartość p z porównania w parach przy użyciu testu U Manna-Whitneya, leczenia metotreksatem w monoterapii oraz leczenia skojarzonego adalimumabem i metotreksatem. b Wartość p z porównania w parach przy użyciu testu U Manna-Whitneya, leczenia adalimumabem w monoterapii oraz leczenia skojarzonego adalimumabem i metotreksatem. c Wartość p z porównania w parach przy użyciu testu U Manna-Whitneya, leczenia adalimumabem w monoterapii oraz leczenia metotreksatem w monoterapii.
W prowadzonej metodą otwartej próby fazie kontynuacyjnej badania RA V odsetki odpowiedzi na leczenie w skali ACR utrzymywały się, gdy leczenie kontynuowano przez okres do 10 lat. 170 osób spośród 542 pacjentów losowo przydzielonych do grupy otrzymującej adalimumab w dawce 40 mg raz na dwa tygodnie kontynuowało to leczenie przez okres 10 lat. Wśród tych osób u 154 pacjentów (90,6%) stwierdzono odpowiedź ACR 20, u 127 pacjentów (74,7%) – odpowiedź ACR 50, a u 102 pacjentów (60,0%) – odpowiedź ACR 70.
W 52. tygodniu u 42,9% pacjentów, którzy otrzymywali leczenie skojarzone adalimumabem i metotreksatem, uzyskano stan remisji klinicznej (DAS28 [CRP] <2,6) w porównaniu z 20,6% pacjentów, którzy otrzymywali metotreksat w monoterapii, i 23,4% pacjentów, którzy otrzymywali adalimumab w monoterapii. Leczenie skojarzone adalimumabem i metotreksatem przewyższało pod względem klinicznym i statystycznym stosowanie metotreksatu (p <0,001) oraz adalimumabu w monoterapii (p <0,001) w zakresie osiągnięcia małego stopnia aktywności choroby u pacjentów z niedawno rozpoznanym reumatoidalnym zapaleniem stawów o nasileniu umiarkowanym do ciężkiego. Odpowiedzi na leczenie w obu grupach z monoterapią były zbliżone (p = 0,447). Spośród 342 uczestników badania, którym pierwotnie losowo przydzielono leczenie adalimumabem w monoterapii lub leczenie skojarzone adalimumabem i metotreksatem, a następnie włączono ich do badania kontynuacyjnego prowadzonego metodą otwartej próby, 171 pacjentów ukończyło trwające 10 lat leczenie adalimumabem. Wśród tych osób odnotowano 109 (63,7%) przypadków utrzymywania się stanu remisji choroby po upływie 10 lat.
Odpowiedź w ocenie radiologicznej
W badaniu RA III, w którym średni czas trwania reumatoidalnego zapalenia stawów u pacjentów leczonych adalimumabem wynosił około 11 lat, strukturalne uszkodzenie stawów oceniano radiologicznie i opisywano jako zmianę wyniku oceny w zmodyfikowanej całkowitej skali Sharpa (ang. Total Sharp Score, TSS) i jej składowych, skali oceny nadżerek oraz skali oceny zwężenia szpar stawowych. Po 6 i 12 miesiącach u pacjentów leczonych adalimumabem i metotreksatem w skojarzeniu wykazano w badaniu radiologicznym istotnie mniejszą progresję zmian chorobowych niż u pacjentów przyjmujących metotreksat w monoterapii (patrz tabela 10).
W fazie kontynuacyjnej prowadzonej metodą otwartej próby badania RA III spowolnienie progresji uszkodzeń strukturalnych utrzymywało się przez 8 i 10 lat w podgrupie pacjentów. Po 8 latach poddano ocenie radiologicznej 81 osób spośród 207 pacjentów pierwotnie leczonych adalimumabem podawanym co drugi tydzień w dawce 40 mg. Wśród tych osób u 48 pacjentów nie wykazano progresji uszkodzeń strukturalnych, co definiowano jako zmianę w stosunku do wartości wyjściowej wyniku oceny w zmodyfikowanej skali TSS (mTSS) wynoszącą 0,5 lub mniej. Po 10 latach poddano ocenie radiologicznej 79 osób spośród 207 pacjentów pierwotnie leczonych adalimumabem podawanym co drugi tydzień w dawce 40 mg. Wśród tych osób u 40 pacjentów nie wykazano progresji uszkodzeń strukturalnych, co definiowano jako zmianę w stosunku do wartości wyjściowej w skali mTSS wynoszącą 0,5 lub mniej.
Tabela 10: Badanie RA III: średnie zmiany na podstawie oceny radiologicznej w okresie
12 miesięcy
| Placebo/MTXa | Adalimumab/MTX 40 mg co drugi tydzień | Placebo/MTX - Adalimumab/MTX (95 % przedział ufnościb) | Wartość p | |
| Wynik oceny w całkowitej skali Sharpa | 2,7 | 0,1 | 2,6 (1,4; 3,8) | <0,001c |
| Wynik w skali oceny nadżerek | 1,6 | 0,0 | 1,6 (0,9; 2,2) | ˂0,001 |
| Wynik w skali oceny ZSSd | 1,0 | 0,1 | 0,9 (0,3; 1,4) | 0,002 |
a metotreksat
b 95% przedziały ufności dla różnic w zmianie punktacji oceny między metotreksatem i adalimumabem.
c na podstawie analizy rang
d zwężenie szpar stawowych
W badaniu RA V strukturalne uszkodzenie stawów oceniano radiologicznie i opisywano jako zmianę wyniku oceny w zmodyfikowanej całkowitej skali Sharpa (patrz tabela 11).
Tabela 11: Badanie RA V: średnie zmiany na podstawie oceny radiologicznej w 52. tygodniu
| MTX n=257 (95% przedział ufności) | Adalimumab n=274 (95% przedział ufności) | Adalimumab/M TX n=268 (95% przedział ufności) | Wartość pa | Wartość pb | Wartość pc | |
| Wynik oceny w całkowitej skali Sharpa | 5,7 (4,2-7,3) | 3,0 (1,7-4,3) | 1,3 (0,5-2,1) | ˂0,001 | 0,0020 | ˂0,001 |
| Wynik w skali oceny nadżerek | 3,7 (2,7-4,7) | 1,7 (1,0-2,4) | 0,8 (0,4-1,2) | ˂0,001 | 0,0082 | ˂0,001 |
| Wynik w skali oceny ZSS | 2,0 (1,2-2,8) | 1,3 (0,5-2,1) | 0,5 (0-1,0) | ˂0,001 | 0,0037 | 0,151 |
a Wartość p z porównania w parach przy użyciu testu U Manna-Whitneya, leczenia metotreksatem w monoterapii oraz leczenia skojarzonego adalimumabem i metotreksatem. b Wartość p z porównania w parach przy użyciu testu U Manna-Whitneya, leczenia adalimumabem w monoterapii oraz leczenia skojarzonego adalimumabem i metotreksatem. c Wartość p z porównania w parach przy użyciu testu U Manna-Whitneya, leczenia adalimumabem w monoterapii oraz leczenia metotreksatem w monoterapii.
Po 52 i 104 tygodniach leczenia procentowy odsetek pacjentów bez progresji choroby (zmiana wartości wyjściowej oceny w zmodyfikowanej całkowitej skali Sharpa ≤0,5) był znacząco większy w przypadku leczenia skojarzonego adalimumabem i metotreksatem (odpowiednio, 63,8% i 61,2%) w porównaniu ze stosowaniem metotreksatu w monoterapii (odpowiednio, 37,4% i 33,5%; p <0,001) i adalimumabu w monoterapii (odpowiednio, 50,7%; p <0,002 i 44,5%; p <0,001). W prowadzonej metodą otwartej próby kontynuacji badania RA V średnia zmiana wartości wyjściowych oceny w zmodyfikowanej całkowitej skali Sharpa w 10. roku wynosiła 10,8, 9,2 i 3,9 u pacjentów, którym pierwotnie przydzielono losowo leczenie, odpowiednio, metotreksatem w monoterapii, adalimumabem w monoterapii oraz terapię skojarzoną adalimumabem i metotreksatem. Odsetki pacjentów bez progresji choroby na podstawie oceny radiologicznej wynosiły, odpowiednio, 31,3%, 23,7% i 36,7%.
Jakość życia i funkcjonowanie fizyczne
Związaną ze stanem zdrowia jakość życia oraz funkcjonowanie fizyczne oceniano przy użyciu wskaźnika niepełnosprawności na podstawie kwestionariusza oceny stanu zdrowia (ang. Health Assessment Questionnaire, HAQ) w czterech głównych, odpowiednio i prawidłowo kontrolowanych badaniach klinicznych. Wskaźnik ten stanowił wcześniej określony pierwszoplanowy punkt końcowy oceniany w 52. tygodniu w badaniu RA III. W przypadku wszystkich dawek / schematów dawkowania adalimumabu w wymienionych czterech badaniach w 6. miesiącu wykazano statystycznie znamiennie większą poprawę wyjściowego wskaźnika niepełnosprawności HAQ w porównaniu z placebo, a w badaniu RA III ten sam wynik zaobserwowano w 52. tygodniu. Punktacja skróconego formularza oceny stanu zdrowia (ang. Short Form Health Survey, SF 36) dla wszystkich dawek / schematów dawkowania adalimumabu w wymienionych czterech badaniach potwierdza te wyniki. Uzyskano statystycznie znamienny wynik oceny składowej dotyczącej sprawności fizycznej (ang. Physical Component Summary, PCS) oraz statystycznie znamienny wynik oceny dotyczącej dolegliwości bólowych i witalności dla dawki 40 mg stosowanej co drugi tydzień. Stwierdzono statystycznie znamienne zmniejszenie stopnia zmęczenia mierzonego w punktacji oceny czynnościowej osób przewlekle chorych (ang. Functional Assessment of Chronic Illness Therapy, FACIT) we wszystkich trzech badaniach, w których oceniano ten parametr (badania RA I, III i IV).
W badaniu RA III u większości pacjentów, u których uzyskano poprawę funkcjonowania fizycznego i kontynuowano leczenie, poprawa utrzymywała się do 520. tygodnia włącznie (120 miesięcy). Poprawę jakości życia oceniano do 156. tygodnia (36 miesięcy) i w tym okresie stwierdzono utrzymywanie się poprawy.
W badaniu RA V wskaźnik niepełnosprawności HAQ oraz składowa kwestionariusza SF 36 dotycząca sprawności fizycznej wykazały w 52. tygodniu większą poprawę (p <0,001) w przypadku leczenia skojarzonego adalimumabem i metotreksatem niż w przypadku stosowania metotreksatu w monoterapii oraz adalimumabu w monoterapii. Poprawa ta utrzymywała się do 104. tygodnia włącznie. U 250 uczestników, którzy ukończyli otwarte badanie kontynuacyjne, poprawa funkcjonowania fizycznego utrzymywała się przez cały 10-letni okres leczenia.
Łuszczyca plackowata u dorosłych
Bezpieczeństwo stosowania i skuteczność adalimumabu badano u dorosłych pacjentów z przewlekłą łuszczycą plackowatą (zmiany chorobowe obejmujące ≥10% powierzchni ciała oraz wskaźnik PASI ≥12 lub ≥10), którzy kwalifikowali się do leczenia układowego lub fototerapii w ramach badań klinicznych prowadzonych metodą podwójnie ślepej próby z randomizacją. 73% pacjentów zakwalifikowanych do badań I i II dotyczących łuszczycy, poddanych zostało uprzednio leczeniu układowemu lub fototerapii. Bezpieczeństwo i skuteczność stosowania adalimumabu badano również u dorosłych pacjentów z przewlekłą łuszczycą plackowatą o nasileniu umiarkowanym do ciężkiego ze współistniejącą łuszczycą dłoni i (lub) stóp, którzy kwalifikowali się do leczenia układowego w ramach randomizowanego badania klinicznego prowadzonego metodą podwójnie ślepej próby (badanie III dotyczące łuszczycy).
W badaniu I (REVEAL) dotyczącym łuszczycy oceniano 1212 pacjentów w ramach trzech okresów leczenia. W okresie A pacjenci otrzymywali placebo lub adalimumab w dawce początkowej 80 mg, a następnie, po upływie jednego tygodnia od podania dawki początkowej, w dawce 40 mg podawanej co drugi tydzień. Po 16 tygodniach leczenia pacjenci, u których odpowiedź na leczenie wynosiła co najmniej PASI 75 (poprawa punktacji PASI o co najmniej 75% w stosunku do wartości wyjściowej), przystępowali do okresu B prowadzonego metodą otwartą i otrzymywali raz na dwa tygodnie adalimumab w dawce 40 mg. Pacjenci, u których odpowiedź na leczenie wynosiła ≥PASI 75 w 33. tygodniu, a pierwotnie byli przydzieleni losowo do grupy otrzymującej aktywne leczenie w ramach okresu A, podczas okresu C byli ponownie losowo przydzielani do grupy otrzymującej adalimumab w dawce 40 mg co drugi tydzień lub placebo przez dodatkowe 19 tygodni. We wszystkich leczonych grupach średnia wyjściowa wartość PASI wynosiła 18,9, a wyjściowy wynik oceny zmian chorobowych w skali PGA (ang. Physician Global Assessment) wahał się od „umiarkowanych” (53% uczestników), poprzez „ciężkie” (41%), do „bardzo ciężkich” (6%).
W badaniu II dotyczącym łuszczycy (CHAMPION) u 271 pacjentów porównywano skuteczność i bezpieczeństwo stosowania adalimumabu wobec metotreksatu i placebo. Pacjenci otrzymywali placebo; metotreksat w dawce początkowej 7,5 mg, zwiększanej następnie do 12. tygodnia w taki sposób, że dawka maksymalna wynosiła 25 mg; lub adalimumab w dawce początkowej 80 mg, a następnie (po upływie jednego tygodnia od podania dawki początkowej) w dawce 40 mg podawanej co drugi tydzień przez 16 tygodni. Nie są dostępne dane porównujące stosowanie adalimumabu i MTX przez okres dłuższy niż 16 tygodni terapii. W przypadku pacjentów przyjmujących MTX, u których w 8. i (lub) 12. tygodniu uzyskano odpowiedź co najmniej PASI 50, nie kontynuowano zwiększania dawki. We wszystkich leczonych grupach średnia wyjściowa wartość PASI wynosiła 19,7, a wyjściowy wynik oceny zmian chorobowych w skali PGA wahał się od „łagodnych” (<1%), poprzez „umiarkowane” (48%), do „ciężkich” (46%) lub „bardzo ciężkich” (6%).
Pacjenci uczestniczący we wszystkich badaniach klinicznych fazy II i III dotyczących łuszczycy mogli zostać włączeni do badania kontynuacyjnego prowadzonego metodą otwartej próby, w ramach którego podawano adalimumab przez co najmniej 108 dodatkowych tygodni.
W badaniach I i II dotyczących łuszczycy głównym punktem końcowym był odsetek pacjentów, u których w 16. tygodniu uzyskano PASI 75 w stosunku do wartości wyjściowej (patrz tabele 12 i 13).
Tabela 12: Badanie I dotyczące łuszczycy (REVEAL): wyniki oceny skuteczności po
- 16. tygodniach
| Placebo N=398 n (%) | Adalimumab w dawce 40 mg co drugi tydzień N=814 n (%) | |
| ≥PASI 75a | 26 (6,5) | 578 (70,9)b |
| PASI 100 | 3 (0,8) | 163 (20,0)b |
| PGA: brak zmian / minimalne zmiany | 17 (4,3) | 506 (62,2)b |
a Odsetek pacjentów uzyskujących odpowiedź PASI 75 obliczano jako współczynnik korygowany względem ośrodków.
b p<0,001; adalimumab w porównaniu z placebo
Tabela 13: Badanie II dotyczące łuszczycy (CHAMPION): wyniki oceny skuteczności po
- 16. tygodniach
| Placebo N=53 n (%) | MTX N=110 n (%) | Adalimumab w dawce 40 mg co drugi tydzień N=108 n (%) | |
| ≥ PASI 75 | 10 (18,9) | 39 (35,5) | 86 (79,6)a,b |
| PASI 100 | 1 (1,9) | 8 (7,3) | 18 (16,7)c,d |
| PGA: brak zmian / minimalne zmiany | 6 (11,3) | 33 (30,0) | 79 (73,1)a,b |
a p<0,001; adalimumab w porównaniu z placebo b p<0,001; adalimumab w porównaniu z metotreksatem c p<0,01; adalimumab w porównaniu z placebo
d p<0,05; adalimumab w porównaniu z metotreksatem
W badaniu I dotyczącym łuszczycy u 28% pacjentów, u których uzyskano odpowiedź PASI 75 i którzy zostali w 33. tygodniu powtórnie zrandomizowani do grupy otrzymującej placebo, w porównaniu z 5% pacjentów kontynuujących leczenie adalimumabem (p <0,001), wystąpiła „utrata dostatecznej odpowiedzi na leczenie” (punktacja PASI po 33. tygodniu oraz w 52. tygodniu lub przed
- 52. tygodniem, której wynikiem była odpowiedź < PASI 50 względem wartości wyjściowych z co najmniej 6-punktowym zwiększeniem w punktacji PASI w stosunku do 33. tygodnia). Wśród pacjentów, którzy utracili dostateczną odpowiedź na leczenie po powtórnym losowym przydzieleniu do grupy otrzymującej placebo, a których następnie włączono do badania kontynuacyjnego prowadzonego metodą otwartej próby, u 38% (25/66) i 55% (36/66) osób ponownie uzyskano odpowiedź PASI 75 po, odpowiednio, 12 i 24 tygodniach powtórnego leczenia.
Łącznie 233 pacjentów, u których w 16. i 33. tygodniu wykazano odpowiedź PASI 75, otrzymywało adalimumab przez 52 tygodnie w ramach badania I dotyczącego łuszczycy, a następnie kontynuowało leczenie adalimumabem w badaniu kontynuacyjnym prowadzonym metodą otwartej próby. U tych pacjentów, po dodatkowych 108 tygodniach leczenia w badaniu otwartym (łącznie 160 tygodni), odsetki odpowiedzi PASI 75 i wynik oceny zmian chorobowych w skali PGA określany jako „brak zmian” lub „minimalne zmiany” wynosiły, odpowiednio, 74,7% i 59,0%. Analiza, w której za osoby nieodpowiadające na leczenie uznano wszystkich pacjentów, którzy przerwali udział w badaniu z powodu wystąpienia zdarzeń niepożądanych lub braku skuteczności leczenia bądź też u których zwiększono dawkę, wykazała odsetki odpowiedzi PASI 75 i wynik w skali PGA określany jako „brak zmian” lub „minimalne zmiany” wśród tych pacjentów wynoszące, odpowiednio, 69,6% i 55,7% po dodatkowych 108 tygodniach leczenia metodą otwartej próby (łącznie 160 tygodni).
U łącznie 347 pacjentów wykazujących trwałą odpowiedź na leczenie dokonano oceny w okresie odstawienia leczenia oraz po wznowieniu terapii w ramach badania kontynuacyjnego prowadzonego metodą otwartej próby. W okresie odstawienia leczenia objawy łuszczycy z czasem nawróciły, a mediana czasu do nawrotu (zmniejszenie wyniku oceny w skali PGA do „umiarkowanych zmian” lub jeszcze bardziej nasilonych) wynosiła około 5 miesięcy. U żadnego z tych pacjentów w okresie odstawienia leczenia nie nastąpił pełny nawrót objawów choroby. Po 16 tygodniach powtórnego leczenia odpowiedź w postaci wyniku oceny w skali PGA „brak zmian” lub „minimalne zmiany” uzyskano łącznie u 76,5% (218 z 285) pacjentów, którzy wznowili leczenie, niezależnie od tego, czy doszło do nawrotu objawów w okresie odstawienia leczenia (69,1% [123 ze 178] pacjentów, u których w okresie odstawienia leczenia doszło do nawrotu objawów choroby i 88,8% [95 ze 107] pacjentów, u których nie doszło do nawrotu objawów). Profile bezpieczeństwa obserwowane w okresie powtórnej terapii i w okresie przed odstawieniem leczenia były zbliżone.
W 16. tygodniu wykazano znaczącą poprawę wskaźnika DLQI (ang. Dermatology Life Quality Index) w stosunku do wartości wyjściowych w porównaniu z placebo (badania I i II) oraz metotreksatu (badanie II). W badaniu I poprawa łącznego wyniku oceny składowych dotyczących funkcjonowania w sferze fizycznej i psychicznej kwestionariusza SF-36 była również znacząca w porównaniu z placebo.
W badaniu kontynuacyjnym prowadzonym metodą otwartej próby wśród pacjentów, u których zwiększono dawkę z 40 mg co drugi tydzień do 40 mg raz na tydzień z powodu odpowiedzi PASI mniejszej niż 50%, u 26,4% (92/349) i 37,8% (132/349) osób uzyskano odpowiedź PASI 75 w odpowiednio, 12. oraz 24. tygodniu.
W badaniu III dotyczącym łuszczycy (REACH) oceniano skuteczność i bezpieczeństwo stosowania adalimumabu w porównaniu z placebo u 72 pacjentów z przewlekłą łuszczycą plackowatą o nasileniu umiarkowanym lub ciężkim oraz z łuszczycą dłoni i (lub) stóp. Pacjenci otrzymywali adalimumab w dawce początkowej 80 mg, a następnie w dawce 40 mg podawanej co drugi tydzień (po upływie jednego tygodnia od podania dawki początkowej), lub placebo przez 16 tygodni. W 16. tygodniu u statystycznie znamiennie większego odsetka pacjentów, którzy otrzymywali adalimumab, uzyskano wynik oceny w skali PGA w postaci „brak zmian” lub „prawie całkowity brak zmian” w przypadku objawów występujących na dłoniach i (lub) stopach w porównaniu z pacjentami otrzymującymi placebo (odpowiednio, 30,6% w porównaniu z 4,3% [P=0,014]).
W badaniu IV dotyczącym łuszczycy porównywano skuteczność i bezpieczeństwo stosowania adalimumabu i placebo u 217 dorosłych pacjentów z łuszczycą paznokci o nasileniu umiarkowanym do ciężkiego. Pacjenci otrzymywali adalimumab w dawce początkowej 80 mg, a następnie w dawce 40 mg co drugi tydzień (po upływie jednego tygodnia od podania dawki początkowej) lub placebo przez 26 tygodni. Kolejną fazą było leczenie adalimumabem metodą otwartej próby przez dodatkowych 26 tygodni. W ocenie łuszczycy paznokci stosowano wskaźnik mNAPSI (ang. Modified Nail Psoriasis Severity Index), PGA-F (ang. Physician’s Global Assessment of Fingernail Psoriasis) oraz NAPSI (ang. Nail Psoriasis Severity Index) (patrz tabela 14). U pacjentów z łuszczycą paznokci
o zmianach obejmujących różne powierzchnie skóry (≥10% [60% pacjentów] oraz <10% i ≥5% [40% pacjentów]) wykazano korzyści leczenia adalimumabem.
Tabela 14: Badanie IV dotyczące łuszczycy: wyniki oceny skuteczności po 16, 26
i 52 tygodniach
| Punkt końcowy | Po 16 tygodniach z grupą kontrolną otrzymującą placebo | Po 26 tygodniach z grupą kontrolną otrzymującą placebo | Po 52 tygodniach metodą otwartej próby | ||
| Placebo N=108 | Adalimumab w dawce 40 mg co drugi tydzień N=109 | Placebo N=108 | Adalimumab w dawce 40 mg co drugi tydzień N=109 | Adalimumab w dawce 40 mg co drugi tydzień N=80 | |
| ≥ mNAPSI 75 (%) | 2,9 | 26,0a | 3,4 | 46,6a | 65,0 |
| PGA-F: brak zmian / minimalne zmiany oraz co najmniej 2-stopniowa poprawa (%) | 2,9 | 29,7a | 6,9 | 48,9a | 61,3 |
Procentowa zmiana całkowitego wskaźnika NAPSI w ocenie paznokci | -7,8 | -44,2 a | -11,5 | -56,2a | -72,2 |
| a p < 0,001; adalimumab w porównaniu z placebo | |||||
W 26. tygodniu u pacjentów leczonych adalimumabem wykazano statystycznie znamienną poprawę wskaźnika DLQI w porównaniu z grupą otrzymującą placebo.
Ropne zapalenie apokrynowych gruczołów potowych u dorosłych
Bezpieczeństwo i skuteczność stosowania adalimumabu oceniano w ramach randomizowanych badań klinicznych z podwójnie ślepą próbą i grupą kontrolną otrzymującą placebo oraz w badaniu kontynuacyjnym prowadzonym metodą otwartej próby z udziałem dorosłych pacjentów z ropnym zapaleniem apokrynowych gruczołów potowych (HS) o nasileniu umiarkowanym do ciężkiego, u których występował brak tolerancji, istniały przeciwwskazania lub też wykazano niedostateczną odpowiedź ogólnoustrojową na antybiotykoterapię trwającą co najmniej 3 miesiące. U pacjentów uczestniczących w badaniach HS-I i HS-II występowała choroba w II lub III stopniu zaawansowania klinicznego wg Hurley z obecnością co najmniej 3 ropni lub guzków zapalnych.
W badaniu HS-I (PIONEER I) oceniano 307 pacjentów w ramach 2 okresów leczenia. W okresie A pacjenci otrzymywali placebo lub adalimumab w dawce początkowej 160 mg w tygodniu 0., w dawce 80 mg w 2. tygodniu, a następnie w dawce 40 mg raz w tygodniu, począwszy od 4. tygodnia aż do
- 11. tygodnia. W czasie trwania badania niedozwolone było jednoczesne stosowanie antybiotyków. Po 12 tygodniach leczenia pacjentów, którzy w okresie A otrzymywali adalimumab, w ramach okresu B ponownie zrandomizowano do jednej z trzech grup (adalimumab w dawce 40 mg raz w tygodniu, adalimumab w dawce 40 mg co drugi tydzień lub placebo od 12. do 35. tygodnia). Pacjentom, którym w okresie A losowo przydzielono stosowanie placebo, w ramach okresu B przydzielono leczenie adalimumabem w dawce 40 mg raz na tydzień.
W badaniu HS-II (PIONEER II) oceniano 326 pacjentów w ramach 2 okresów leczenia. W okresie A pacjenci otrzymywali placebo lub adalimumab w dawce początkowej 160 mg w tygodniu 0., w dawce 80 mg w 2. tygodniu, a następnie w dawce 40 mg raz w tygodniu, począwszy od 4. tygodnia aż do
- 11. tygodnia. W czasie trwania badania 19,3% pacjentów kontynuowało doustną antybiotykoterapię, którą stosowali w momencie przystąpienia do badania. Po 12 tygodniach leczenia pacjentów, którzy w okresie A otrzymywali adalimumab, w ramach okresu B ponownie losowo przydzielono do jednej z trzech grup (adalimumab w dawce 40 mg raz w tygodniu, adalimumab w dawce 40 mg co drugi tydzień lub placebo od 12. do 35. tygodnia). Pacjentom, którym w okresie A losowo przydzielono stosowanie placebo, w ramach okresu B również przydzielono placebo.
Pacjenci uczestniczący w badaniach HS-I i HS-II mogli zostać włączeni do badania kontynuacyjnego prowadzonego metodą otwartej próby, w którym podawano adalimumab w dawce 40 mg raz na tydzień. Średnie narażenie w całej populacji otrzymującej adalimumab wynosiło 762 dni. Przez cały okres trwania wszystkich 3 badań pacjenci codziennie stosowali przemywanie środkiem antyseptycznym o działaniu miejscowym.
Odpowiedź kliniczna
Zmniejszenie zmian zapalnych i zapobieganie nasileniu się ropni i sączących przetok oceniano na podstawie odpowiedzi klinicznej HiSCR (ang. Hidradenitis Suppurativa Clinical Response); co najmniej 50% zmniejszenie całkowitej liczby ropni i guzków zapalnych bez zwiększenia liczby ropni i liczby sączących przetok w porównaniu z punktem wyjścia). Zmniejszenie nasilenia skórnych dolegliwości bólowych związanych z HS oceniano, stosując numeryczną skalę nasilenia bólu u pacjentów, u których w chwili przystąpienia do badania wynik oceny wyjściowej wynosił co najmniej 3 punkty w skali 11-punktowej.
W 12. tygodniu odpowiedź HiSCR uzyskano u znacząco większego odsetka pacjentów leczonych adalimumabem w porównaniu z grupą otrzymującą placebo. W 12. tygodniu u znacząco większego odsetka uczestników badania HS-II wykazano klinicznie istotne złagodzenie skórnych dolegliwości bólowych związanych z HS (patrz tabela 15). W trakcie początkowych 12 tygodni leczenia u pacjentów leczonych adalimumabem występowało znacząco zmniejszone ryzyko nasilenia objawów choroby.
Tabela 15: Badania HS I II: wyniki oceny skuteczności po 12 tygodniach
| Badanie HS I | Badanie HS II | |||
| Placebo | Adalimumab w dawce 40 mg raz na tydzień | Placebo | Adalimumab w dawce 40 mg raz na tydzień | |
| Odpowiedź HiSCR (ang. Hidradenitis suppurativa clinical response)a | N = 154 40 (26,0%) | N = 153 64 (41,8%)* | N=163 45 (27,6%) | N=163 96 (58,9%)*** |
| ≥30% złagodzenie skórnych dolegliwości bólowychb | N = 109 27 (24,8%) | N = 122 34 (27,9%) | N=111 23 (20,7%) | N=105 48 (45,7%)*** |
* P <0,05; ***P <0,001; adalimumab w stosunku do placebo
a Spośród wszystkich randomizowanych pacjentów.
b Spośród pacjentów z początkowym wynikiem oceny stopnia nasilenia skórnych dolegliwości bólowych związanych z HS wynoszącym >3 punkty w numerycznej skali oceny nasilenia bólu 0–10; 0 = brak dolegliwości bólowych; 10 = najsilniejszy wyobrażalny ból.
Leczenie adalimumabem w dawce 40 mg podawanej raz na tydzień powodowało znaczące zmniejszenie ryzyka nasilenia się ropni i sączących przetok. U około dwukrotnie większego odsetka pacjentów w grupie otrzymującej placebo w pierwszych 12 tygodniach trwania badań HS-I i HS-II, w porównaniu z pacjentami w grupie otrzymującej adalimumab, wystąpiło nasilenie się ropni (odpowiednio, 23,0% w stosunku do 11,4%) i sączących przetok (odpowiednio, 30,0% w stosunku do 13,9%).
W porównaniu z placebo w 12. tygodniu wykazano większą poprawę w stosunku do punktu wyjścia dotyczącą jakości życia związanej ze stanem zdrowia pod kątem objawów skórnych, mierzonej wskaźnikiem DLQI (ang. Dermatology Life Quality Index; badania HS-I i HS-II); ogólnego stopnia zadowolenia pacjenta z leczenia farmakologicznego ocenianego na podstawie kwestionariusza TSQM (ang. Treatment Satisfaction Questionnaire – medication; badania HS-I i HS-II) oraz stanu zdrowia w aspekcie fizycznym ocenianego na podstawie łącznego wyniku oceny składowej dotyczącej sprawności fizycznej (ang. Physical Component Summary, PCS) kwestionariusza SF-36 (badanie HS-I).
U pacjentów z co najmniej częściową odpowiedzią na leczenie adalimumabem w dawce 40 mg raz na tydzień, stwierdzoną w 12. tygodniu, odsetek odpowiedzi HiSCR w 36. tygodniu był większy u pacjentów, którzy kontynuowali cotygodniowe stosowanie adalimumabu, niż u pacjentów, u których częstość dawkowania zmniejszono do schematu raz na dwa tygodnie lub u których zaprzestano leczenia (patrz tabela 16).
Tabela 16: Odsetek pacjentówa uzyskujących odpowiedź HiSCRb w 24. i 36. tygodniu, którym powtórnie przydzielono leczenie w 12. tygodniu po wcześniejszym stosowaniu adalimumabu raz w tygodniu.
Placebo (zaprzestanie leczenia) N = 73 | Adalimumab w dawce 40 mg co drugi tydzień N = 70 | Adalimumab w dawce 40 mg raz na tydzień N = 70 | |
| 24 (32,9%) | 36 (51,4%) | 40 (57,1%) |
| 22 (30,1%) | 28 (40,0%) | 39 (55,7%) |
a Pacjenci z co najmniej częściową odpowiedzią na leczenie adalimumabem w dawce 40 mg raz w tygodniu po 12 tygodniach leczenia.
b Pacjenci spełniający określone w protokole kryteria utraty odpowiedzi na leczenie lub nieuzyskujący poprawy musieli przerwać udział w badaniach i byli klasyfikowani jako osoby nieodpowiadające na leczenie.
Wśród pacjentów, u których wykazano co najmniej częściową odpowiedź na leczenie w 12. tygodniu i którym w sposób ciągły podawano adalimumab raz w tygodniu, odsetek odpowiedzi HiSCR w 48. tygodniu wynosił 68,3%, a w 96. tygodniu – 65,1%. W trakcie dłuższego leczenia adalimumabem w dawce 40 mg podawanej raz na tydzień przez 96 tygodni nie zidentyfikowano nowych informacji o bezpieczeństwie.
Wśród pacjentów, u których zaprzestano leczenia adalimumabem w 12. tygodniu w badaniach HS-I i HS-II, odsetek odpowiedzi HiSCR w okresie 12 tygodni po powtórnym włączeniu adalimumabu w dawce 40 mg podawanej raz w tygodniu powrócił do poziomu zbliżonego do wartości odnotowanej przed odstawieniem leczenia (56,0%).
Choroba Leśniowskiego-Crohna u dorosłych
Bezpieczeństwo stosowania i skuteczność adalimumabu oceniano u ponad 1500 pacjentów z czynną chorobą Leśniowskiego-Crohna o nasileniu umiarkowanym do ciężkiego (wskaźnik CDAI [ang. Crohn’s Disease Activity Index] o wartości ≥220 i ≤450) w badaniach klinicznych prowadzonych metodą podwójnie ślepej próby z randomizacją i grupą kontrolną otrzymującą placebo. Dozwolone było jednoczesne stosowanie stałych dawek aminosalicylanów, kortykosteroidów oraz leków immunomodulujących i 80% pacjentów kontynuowało przyjmowanie co najmniej jednego z tych produktów leczniczych.
W dwóch badaniach dotyczących choroby Leśniowskiego-Crohna (ChLC) oceniano indukcję remisji klinicznej (określanej jako wartość wskaźnika CDAI <150): w badaniu ChLC I (CLASSIC) i badaniu ChLC II (GAIN). W badaniu ChLC I losowo przydzielono 299 pacjentów nieleczonych wcześniej lekiem z grupy antagonistów TNF do jednej z czterech grup otrzymujących: placebo w tygodniu 0. i 2. tygodniu; adalimumab w dawce 160 mg w tygodniu 0. i w dawce 80 mg w 2. tygodniu; adalimumab w dawce 80 mg w tygodniu 0. i w dawce 40 mg w 2. tygodniu; oraz adalimumab w dawce 40 mg w tygodniu 0. i w dawce 20 mg w 2. tygodniu. W badaniu ChLC II losowo przydzielono 325 pacjentów, którzy przestali wykazywać odpowiedź na leczenie infliksymabem lub nie tolerowali infliksymabu, do grupy przyjmującej adalimumab w dawce 160 mg w tygodniu 0. i w dawce 80 mg w 2. tygodniu, lub do grupy otrzymującej placebo w tygodniu 0. i w 2. tygodniu. Osoby, które pierwotnie nie odpowiadały na leczenie, wykluczono z udziału w badaniach i dlatego pacjentów tych nie poddawano dalszej ocenie.
W badaniu ChLC III (CHARM) oceniano stopień utrzymywania się remisji klinicznej. W ramach tego badania 854 pacjentów otrzymywało metodą otwartej próby dawkę 80 mg w tygodniu 0. i 40 mg w 2. tygodniu. W 4. tygodniu pacjentom losowo przydzielono dawkę 40 mg podawaną co drugi tydzień, dawkę 40 mg podawaną raz na tydzień lub placebo, a całkowity czas trwania badania wynosił 56 tygodni. Pacjentów, u których w 4. tygodniu stwierdzono odpowiedź kliniczną (zmniejszenie wskaźnika CDAI ≥70), poddano stratyfikacji, a ich dane oraz dane osób niewykazujących odpowiedzi klinicznej w 4. tygodniu analizowano osobno. Po upływie 8 tygodni dozwolone było stopniowe zmniejszanie dawki kortykosteroidu.
Odsetki przypadków indukcji remisji i odpowiedzi na leczenie w badaniach ChLC I II przedstawiono w tabeli 17.
Tabela 17: Indukcja remisji i odpowiedzi klinicznej (odsetki pacjentów)
| Badanie ChLC I: pacjenci wcześniej nieleczeni infliksymabem | Badanie ChLC I: pacjenci wcześniej leczeni infliksymabem | ||||
| Placebo N=74 | Adalimumab 80/40 mg N = 75 | Adalimumab 160/80 mg N=76 | Placebo N=166 | Adalimumab 160/80 mg N=159 | |
| |||||
| Remisja kliniczna | 12% | 24% | 36%* | 7% | 21%* |
| Odpowiedź kliniczna (CR-100) | 24% | 37% | 49%** | 25% | 38%** |
Wszystkie wartości p są wynikiem porównania parami odsetków dotyczących adalimumabu w stosunku do placebo.
* p < 0,001
** p < 0,01
Przed upływem 8 tygodni zaobserwowano zbliżone wskaźniki remisji dla schematów indukcji z zastosowaniem dawek 160/80 mg i 80/40 mg, a zdarzenia niepożądane stwierdzano częściej w grupie otrzymującej dawki 160/80 mg.
W badaniu ChLC III w 4. tygodniu odpowiedź kliniczną stwierdzono u 58% (499/854) pacjentów, których oceniono w analizie pierwotnej. Wśród pacjentów wykazujących odpowiedź kliniczną w 4. tygodniu, u 48% osób stosowano wcześniej inny lek z grupy antagonistów TNF. Odsetki przypadków utrzymywania się remisji i odpowiedzi na leczenie przedstawiono w tabeli 18. Wskaźniki remisji klinicznej utrzymywały się na względnie stałym poziomie niezależnie od uprzednio stosowanego leku z grupy antagonistów TNF.
W 56. tygodniu stwierdzono, że liczba hospitalizacji w związku z chorobą oraz liczba zabiegów chirurgicznych zmniejszyły się w sposób statystycznie znamienny w grupie leczonej adalimumabem w porównaniu z placebo.
Tabela 18: Utrzymywanie się remisji i odpowiedzi klinicznej (odsetki pacjentów)
| Placebo | Adalimumab w dawce 40 mg co drugi tydzień | Adalimumab w dawce 40 mg raz na tydzień | |
| N=170 | N=172 | N=157 |
| Remisja kliniczna | 17% | 40%* | 47%* |
| Odpowiedź kliniczna (CR-100) | 27% | 52%* | 52%* |
| Pacjenci w stanie remisji bez przyjmowania steroidów przez ≥90 dnia | 3% (2/66) | 19% (11/58)** | 15% (11/74)** |
| N=170 | N=172 | N=157 |
| Remisja kliniczna | 12% | 36%* | 41%* |
| Odpowiedź kliniczna (CR-100) | 17% | 41%* | 48%* |
| Pacjenci w stanie remisji bez przyjmowania steroidów przez ≥90 dnia | 5% (3/66) | 29% (17/58)* | 20% (15/74)** |
* wartość p <0,001 dla adalimumabu w porównaniu z placebo, porównanie parami odsetków * wartość p <0,02 dla adalimumabu w porównaniu z placebo, porównanie parami odsetków a spośród pacjentów otrzymujących kortykosteroidy w chwili włączenia do badania
Wśród pacjentów, u których nie stwierdzono odpowiedzi na leczenie w 4. tygodniu, przed upływem
- 12. tygodnia na leczenie odpowiedziało 43% osób otrzymujących leczenie podtrzymujące z zastosowaniem adalimumabu w porównaniu z 30% pacjentów otrzymujących placebo. Wyniki te sugerują, że kontynuowanie leczenia podtrzymującego do 12. tygodnia włącznie może być korzystne u pacjentów, u których nie wykazano odpowiedzi na leczenie przed upływem 4. tygodnia. Kontynuacja leczenia przez okres dłuższy niż 12 tygodni nie powodowała znacząco większej odpowiedzi na leczenie (patrz punkt 4.2).
117/276 uczestników badania ChLC I oraz 272/777 uczestników badań ChLC II i III poddano obserwacji przez co najmniej 3 lata leczenia adalimumabem metodą otwartej próby. Odpowiednio 88 i 189 pacjentów pozostawało w stanie remisji klinicznej. Odpowiedź kliniczną (CR-100) utrzymano u, odpowiednio, 102 i 233 pacjentów.
Jakość życia
W badaniach ChLC I II statystycznie znamienną poprawę całkowitej oceny według swoistego dla choroby kwestionariusza IBDQ (ang. Inflammatory Bowel Disease Questionnaire) uzyskano w 4. tygodniu w przypadku pacjentów losowo przydzielonych do grup otrzymujących adalimumab w dawkach 80/40 mg i 160/80 mg w porównaniu z placebo. Poprawę obserwowano również w 26. i 56. tygodniu w badaniu ChLC III w grupach leczonych adalimumabem w porównaniu z grupą otrzymującą placebo.
Zapalenie błony naczyniowej oka u dorosłych
Bezpieczeństwo stosowania i skuteczność adalimumabu u dorosłych pacjentów z niezakaźnym zapaleniem błony naczyniowej oka w części pośredniej, odcinka tylnego i całej błony naczyniowej, z wyłączeniem pacjentów z izolowaną postacią zapalenia błony naczyniowej odcinka przedniego, oceniano w dwóch badaniach klinicznych prowadzonych metodą podwójnie ślepej próby z randomizacją i grupą kontrolną otrzymującą placebo (UV I i II). Pacjenci otrzymywali placebo lub adalimumab w dawce początkowej 80 mg, a następnie, po upływie jednego tygodnia od podania dawki początkowej, w dawce 40 mg podawanej co drugi tydzień. Dozwolone było podawanie jednego niebiologicznego leku immunosupresyjnego w stałych dawkach.
W badaniu UV I oceniano 217 pacjentów z aktywnym zapaleniem błony naczyniowej oka pomimo leczenia kortykosteroidami (prednizon podawany doustnie w dawce od 10 do 60 mg/dobę). Przez 2 tygodnie przed przystąpieniem do badania wszyscy pacjenci otrzymywali standardową dawkę prednizonu 60 mg/dobę, którą następnie stopniowo zmniejszano, zgodnie z obowiązującym schematem, aż do całkowitego zaprzestania podawania kortykosteroidu przed upływem 15. tygodnia.
W badaniu UV II oceniano 226 pacjentów z nieaktywną postacią zapalenia błony naczyniowej oka, u których w punkcie początkowym konieczne było długotrwałe leczenie kortykosteroidami (prednizon podawany doustnie w dawce od 10 do 35 mg/dobę) w celu kontroli objawów choroby. Następnie u pacjentów stopniowo zmniejszano dawki, zgodnie z obowiązującym schematem, aż do całkowitego zaprzestania podawania kortykosteroidu przed upływem 19. tygodnia.
W obu badaniach głównym punktem końcowym oceny skuteczności był „czas do niepowodzenia leczenia”. Niepowodzenie leczenia definiowano, stosując wieloskładnikowy wynik leczenia oceniany na podstawie zmian zapalnych siatkówki oraz naczyniówki i (lub) zmian zapalnych naczyń siatkówki, stopnia wysięku komórek zapalnych w komorze przedniej, stopnia zmętnienia ciała szklistego i najlepszej skorygowanej ostrości wzroku.
Pacjenci, którzy ukończyli badania UV I i UV II byli kwalifikowani do niekontrolowanego długoterminowego badania kontynuacyjnego o pierwotnie zaplanowanym czasie trwania 78 tygodni. Pacjentom pozwolono kontynuować leczenie badanym produktem po 78. tygodniu, dopóki adalimumab był dla nich dostępny.
Odpowiedź kliniczna
Wyniki obu badań wykazały statystycznie znamienne zmniejszenie ryzyka niepowodzenia leczenia u pacjentów leczonych adalimumabem w porównaniu z pacjentami otrzymującymi placebo (patrz tabela 19). W obu badaniach wykazano wczesny i utrzymujący się wpływ adalimumabu na odsetek przypadków niepowodzenia leczenia w stosunku do placebo (patrz rycina 1).
Tabela 19: Czas do niepowodzenia leczenia w badaniach UV I i UV II
| Analiza leczenia | N | Niepowodzenie N (%) | Mediana czasu do niepowodzenia leczenia (miesiące) | HRa | CI 95% dla HRa | Wartość pb |
| Czas do niepowodzenia leczenia w 6. tygodniu lub po 6. tygodniu w badaniu UV I | ||||||
| Analiza pierwotna (ITT) | ||||||
| Placebo | 107 | 84 (78,5) | 3,0 | -- | -- | -- |
| Adalimumab | 110 | 60 (54,5) | 5,6 | 0,50 | 0,36; 0,70 | <0,001 |
| Czas do niepowodzenia leczenia w 2. tygodniu lub po 2. tygodniu w badaniu UV II | ||||||
| Analiza pierwotna (ITT) | ||||||
| Placebo | 111 | 61 (55,0) | 8,3 | -- | -- | -- |
| Adalimumab | 115 | 45 (39,1) | NEc | 0,57 | 0,39; 0,84 | 0,004 |
Uwaga: Niepowodzenie leczenia w 6. tygodniu lub po 6. tygodniu (badanie UV I) bądź w 2. tygodniu lub po 2. tygodniu (badanie UV II) liczono jako zdarzenie. W przypadku pacjentów wykluczonych z badania z innych przyczyn niż niepowodzenie leczenia dokonywano cenzurowania (obserwacja ucięta) w czasie wykluczenia z badania.
a Wartość HR dla adalimumabu w stosunku do placebo na podstawie regresji hazardu proporcjonalnego z leczeniem jako czynnikiem.
b Wartość p dla hipotezy dwustronnej na podstawie testu logarytmicznego rang. c NE = niemożliwe do oszacowania (ang. not estimable). Zdarzenie wystąpiło u mniej niż połowy zagrożonych uczestników badania.
Rycina 1: Krzywe Kaplana-Meiera oceniające czas do niepowodzenia leczenia w 6. tygodniu lub po 6. tygodniu (badanie UV I) bądź w 2. tygodniu lub po 2. tygodniu (badanie UV II)
Uwaga: P# = placebo (liczba zdarzeń / liczba zagrożonych pacjentów); A# = adalimumab (liczba zdarzeń / liczba zagrożonych pacjentów).
W badaniu UV I statystycznie znamienne różnice na korzyść adalimumabu w stosunku do placebo zaobserwowano dla każdego ze składowych niepowodzenia leczenia. W badaniu UV II statystycznie znamienne różnice zaobserwowano wyłącznie dla ostrości wzroku, natomiast w przypadku pozostałych składowych dane liczbowe były korzystniejsze dla adalimumabu.
Wśród 424 uczestników długoterminowego badania kontynuacyjnego bez grupy kontrolnej, stanowiącego przedłużenie badań UV I i UV II, w przypadku 60 uczestników stwierdzono brak spełnienia kryteriów badania (np. z powodu odchyleń lub z powodu wtórnych powikłań retinopatii cukrzycowej, operacji zaćmy lub witrektomii) i nie uwzględniono ich w pierwotnej analizie dotyczącej skuteczności. Wśród 364 pozostałych pacjentów 269 możliwych do oceny osób (74%) otrzymało w fazie otwartej próby leczenie adalimumabem przez 78 tygodni. Na podstawie danych z obserwacji u 216 (80,3%) pacjentów stwierdzono brak aktywności choroby (brak aktywnych zmian zapalnych; stopień wysięku komórek zapalnych w komorze przedniej ≤0,5+; stopień zmętnienia ciała szklistego ≤0,5+) przy jednoczesnym stosowaniu steroidu w dawce ≤7,5 mg na dobę, a u 178 (66,2%) osób 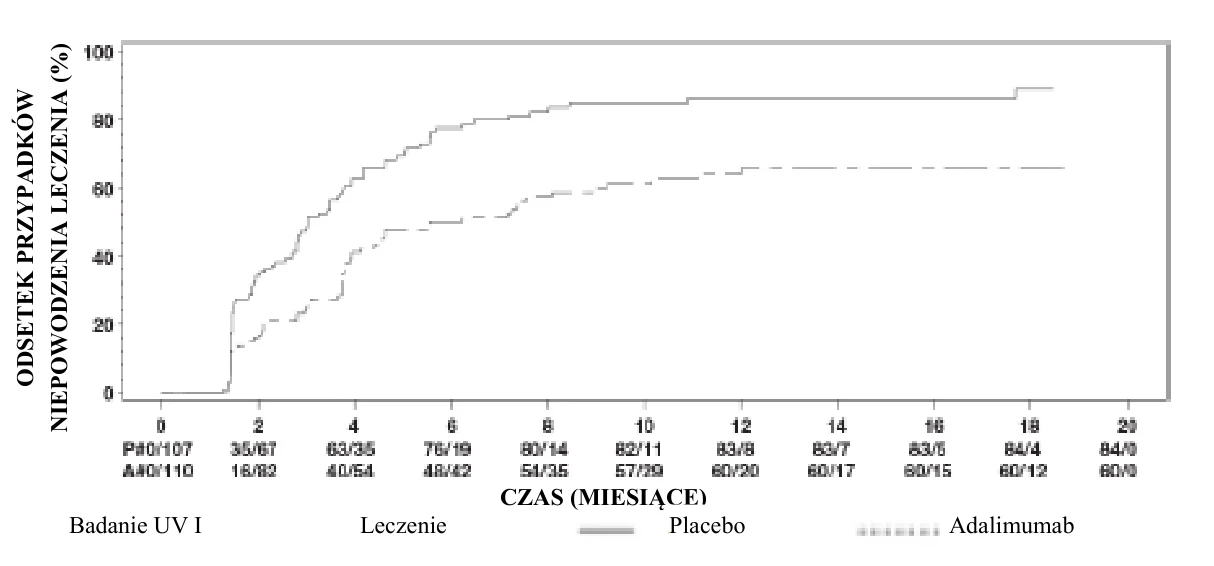
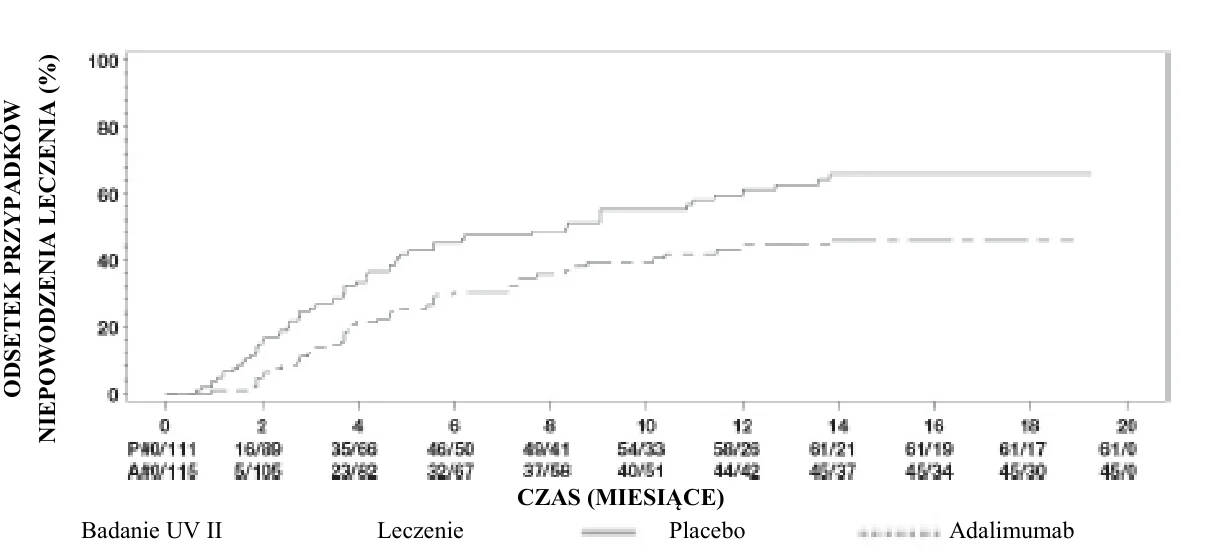 stwierdzono brak aktywności choroby bez stosowania steroidu. W 78. tygodniu najlepsza skorygowana ostrość wzroku uległa poprawie lub utrzymała się na poprzednim poziomie (pogorszenie
o <5 liter) w przypadku 88,6% oczu. Na ogół, dane uzyskane po 78. tygodniu były zgodne z tymi wynikami, ale liczba pacjentów włączonych do badania zmniejszyła się po tym czasie. W sumie spośród pacjentów, którzy przed 78. tygodniem przerwali udział badaniu, 18% osób przerwało udział z powodu zdarzeń niepożądanych, a 8% pacjentów z powodu niewystarczającej odpowiedzi na leczenie adalimumabem.
Jakość życia
Zgłaszane przez pacjentów efekty leczenia dotyczące funkcjonowania związanego ze wzrokiem oceniano w obu badaniach klinicznych za pomocą kwestionariusza NEI VFQ-25. Dane liczbowe były korzystniejsze dla adalimumabu w większości podskal kwestionariusza ze statystycznie znamiennymi średnimi różnicami dla ogólnej oceny widzenia, bólu gałki ocznej, widzenia do bliży i zdrowia psychicznego oraz całkowitej oceny w badaniu UV I oraz ogólnej oceny widzenia i zdrowia psychicznego w badaniu UV II. Efekty związane ze wzrokiem nie przemawiały liczbowo na korzyść adalimumabu w przypadku widzenia barwnego w badaniu UV I oraz widzenia barwnego, widzenia obwodowego i widzenia do bliży w badaniu UV II.
Immunogenność
W trakcie leczenia adalimumabem może dojść do rozwoju przeciwciał przeciwko adalimumabowi. Tworzenie przeciwciał przeciw adalimumabowi jest związane ze zwiększeniem klirensu i zmniejszeniem skuteczności adalimumabu. Nie stwierdza się wyraźnej korelacji pomiędzy obecnością przeciwciał przeciw adalimumabowi i występowaniem zdarzeń niepożądanych.
Dzieci i młodzież
Młodzieńcze idiopatyczne zapalenie stawów (MIZS)
Wielostawowe młodzieńcze idiopatyczne zapalenie stawów (WMIZS)
Bezpieczeństwo stosowania i skuteczność adalimumabu oceniano w dwóch badaniach klinicznych (pJIA I II) u dzieci z czynną postacią wielostawowego młodzieńczego idiopatycznego zapalenia stawów lub MIZS o dalszym przebiegu wielostawowym, u których występowały rozmaite typy początku MIZS (najczęściej seronegatywne (RF-) lub seropozytywne (RF+) zapalenie wielostawowe lub rozszerzająca się postać skąpostawowa).
Badanie pJIA I
Bezpieczeństwo stosowania i skuteczność adalimumabu oceniano w ramach wieloośrodkowego, badania klinicznego prowadzonego metodą podwójnie ślepej próby z randomizacją w grupach równoległych u 171 dzieci (w wieku od 4 do 17 lat) z WMIZS. W fazie wstępnej prowadzonej metodą otwartej próby przeprowadzono stratyfikację pacjentów do dwóch grup: grupy leczonej metotreksatem (MTX) lub grupy nieleczonej MTX. Pacjenci w grupie nieleczonej MTX nigdy nie byli leczeni MTX lub też zaprzestano u nich stosowania MTX co najmniej dwa tygodnie przed podaniem badanego adalimumabu. Pacjenci w dalszym ciągu otrzymywali stałe dawki niesteroidowych leków przeciwzapalnych (NLPZ) i (lub) prednizon (≤0,2 mg/kg mc./dobę lub maksymalnie 10 mg/dobę). W fazie wstępnej prowadzonej metodą otwartej próby wszyscy pacjenci otrzymywali adalimumab w dawce od 24 do maksymalnie 40 mg/m2 pc. co drugi tydzień przez 16 tygodni. Rozkład pacjentów wg wieku oraz dawki minimalnej, mediany dawki i dawki maksymalnej otrzymywanych w fazie wstępnej prowadzonej metodą otwartej próby przedstawiono w tabeli 20.
Tabela 20: Rozkład pacjentów wg wieku i dawki adalimumabu otrzymywanej w fazie wstępnej prowadzonej metodą otwartej próby
| Grupa wiekowa | Wyjściowa liczba pacjentów n (%) | Dawka minimalna, mediana dawki i dawka maksymalna |
| od 4 do 7 lat | 31 (18,1) | 10, 20 oraz 25 mg |
| od 8 do 12 lat | 71 (41,5) | 20, 25 oraz 40 mg |
| od 13 do 17 lat | 69 (40,4) | 25, 40 oraz 40 mg |
Pacjenci wykazujący odpowiedź 30 w pediatrycznej skali ACR w 16. tygodniu kwalifikowali się do randomizacji do fazy podwójnie ślepej próby i otrzymywali adalimumab w dawce od 24 do maksymalnie 40 mg/m2 pc. lub placebo co drugi tydzień przez dodatkowe 32 tygodnie lub do momentu zaostrzenia choroby. Kryteria zaostrzenia choroby określono jako pogorszenie o ≥30% w stosunku do wartości wyjściowych w odniesieniu do ≥3 z 6 kryteriów podstawowych w pediatrycznej skali ACR, obecność ≥2 zaatakowanych czynną chorobą stawów oraz poprawę
o >30% nie więcej niż w 1 z 6 kryteriów. Po 32 tygodniach lub w momencie nasilenia objawów choroby pacjenci kwalifikowali się do włączenia do fazy kontynuacyjnej prowadzonej metodą otwartej próby.
Tabela 21: Odpowiedzi 30 w pediatrycznej skali ACR w badaniu MIZS
| Grupa | MTX | Bez MTX | ||
| Faza | ||||
| Faza wstępna otwarta: 16 tygodni | ||||
Odpowiedź 30 w skali pediatrycznej ACR (n/N) | 94,1% (80/85) | 74,4% (64/86) | ||
| Wyniki dotyczące oceny skuteczności | ||||
| Faza z zastosowaniem metody podwójnie ślepej próby: 32 tygodnie | Adalimumab/MTX (N = 38) | Placebo/MTX (N = 37) | Adalimumab (N = 30) | Placebo (N = 28) |
Przypadki nasilenia objawów choroby pod koniec
| 36,8% (14/38) | 64,9% (24/37)b | 43,3% (13/30) | 71,4% (20/28)c |
Mediana czasu do nasilenia objawów choroby | >32 tygodnie | 20 tygodni | >32 tygodnie | 14 tygodni |
a Odpowiedzi 30/50/70 w pediatrycznej skali ACR w 48. tygodniu znacząco większe niż u pacjentów otrzymujących placebo.
b p = 0,015
c p = 0,031
Wśród osób, u których uzyskano odpowiedź na leczenie w 16. tygodniu (n = 144), odpowiedzi 30/50/70/90 w pediatrycznej skali ACR utrzymywały się przez okres do sześciu lat w fazie kontynuacyjnej prowadzonej metodą otwartej próby u pacjentów, którzy otrzymywali adalimumab przez cały okres trwania badania. Ogółem 19 pacjentów (11 w grupie wiekowej od 4 do 12 lat w punkcie początkowym oraz 8 pacjentów w grupie wiekowej od 13 do 17 lat w punkcie początkowym) leczono przez 6 lat lub dłużej.
Na ogół odpowiedzi na leczenie były lepsze i u mniejszej liczby pacjentów stwierdzono rozwój przeciwciał podczas stosowania adalimumabu w skojarzeniu z MTX w porównaniu ze stosowaniem adalimumabu w monoterapii. Biorąc pod uwagę te wyniki, zaleca się stosowanie adalimumabu w skojarzeniu z MTX lub stosowanie leku w monoterapii u pacjentów, dla których MTX nie jest odpowiedni (patrz punkt 4.2).
Badanie pJIA II
Bezpieczeństwo stosowania i skuteczność adalimumabu oceniano w ramach wieloośrodkowego badania klinicznego prowadzonego metodą otwartej próby u 32 dzieci (w wieku od 2 do <4 lat lub w wieku 4 lat i starszych, o masie ciała <15 kg) z umiarkowanym do ciężkiego czynnym wielostawowym MIZS. Pacjenci otrzymywali adalimumab w dawce od 24 do maksymalnie 40 mg/m2 pc. co drugi tydzień jako dawkę pojedynczą we wstrzyknięciu podskórnym przez co najmniej 24 tygodnie. W trakcie badania u większości pacjentów stosowano jednocześnie MTX, a u mniejszej liczby informowano o stosowaniu kortykosteroidów lub NLPZ.
W 12. i 24. tygodniu odpowiedź 30 w pediatrycznej skali ACR wynosiła, odpowiednio, 93,5% i 90,0%, gdy zastosowano analizę obserwowanych danych. Odsetki uczestników badania, u których uzyskano odpowiedź 50/70/90 w pediatrycznej skali ACR w 12. i 24. tygodniu, wynosiły, odpowiednio, 90,3%/61,3%/38,7% oraz 83,3%/73,3%/36,7%. Wśród osób, które odpowiedziały na leczenie (odpowiedź 30 w pediatrycznej skali ACR) w 24. tygodniu (n=27 spośród 30 pacjentów), odpowiedź 30 w pediatrycznej skali ACR utrzymywała się przez okres do 60 tygodni fazie kontynuacyjnej prowadzonej metodą otwartej próby u pacjentów, którzy przez cały ten okres otrzymywali adalimumab. Ogółem 20 uczestników badania leczono przez 60 tygodni lub dłużej.
Zapalenie stawów związane z zapaleniem przyczepów ścięgien
Bezpieczeństwo stosowania i skuteczność adalimumabu oceniano w wieloośrodkowym, badaniu klinicznym prowadzonym metodą podwójnie ślepej próby z randomizacją u 46 pacjentów z grupy dzieci i młodzieży (w wieku od 6 do 17 lat) z zapaleniem stawów związanym z zapaleniem przyczepów ścięgien o nasileniu umiarkowanym. Pacjentów zrandomizowano do grupy przyjmującej adalimumab w dawce od 24 do maksymalnie 40 mg/m2 pc. lub do grupy otrzymującej placebo co drugi tydzień przez 12 tygodni. Po fazie prowadzonej metodą podwójnie ślepej próby nastąpiła faza badania prowadzona metodą otwartą, podczas której pacjenci otrzymywali adalimumab w dawce od 24 do maksymalnie 40 mg/m2 pc. we wstrzyknięciu podskórnym co drugi tydzień przez dodatkowy okres do 192 tygodni. Głównym punktem końcowym była procentowa zmiana liczby objętych czynną chorobą stawów (obrzęk z innego powodu niż zniekształcenie lub stawy, w których wystąpiło ograniczenie ruchomości oraz ból lub tkliwość) w okresie od punktu wyjścia do 12. tygodnia, która wyniosła średnio -62,6% (mediana zmiany procentowej -88,9%) w grupie przyjmującej adalimumab w porównaniu z wartością -11,6% (mediana zmiany procentowej -50,0%) w grupie otrzymującej placebo. Poprawa pod względem liczby objętych czynną chorobą stawów utrzymywała się w fazie badania prowadzonej metodą otwartą do 156. tygodnia w przypadku 26 z 31 (84%) pacjentów w grupie otrzymującej adalimumab, którzy kontynuowali udział w badaniu. U większości pacjentów odnotowano kliniczną poprawę pod względem drugoplanowych punktów końcowych takich jak, liczba przyczepów ścięgnistych objętych zapaleniem, liczba tkliwych stawów, liczba obrzękniętych stawów oraz odpowiedź 50 i 70 według pediatrycznej skali ACR; poprawa ta nie była jednak istotna statystycznie.
Łuszczyca plackowata u dzieci i młodzieży
Skuteczność adalimumabu oceniano w badaniu klinicznym prowadzonym metodą podwójnie ślepej próby z randomizacją i grupą kontrolną u 114 pacjentów z grupy dzieci i młodzieży w wieku od 4 lat z ciężką postacią przewlekłej łuszczycy plackowatej (wynik ogólnej oceny dokonywanej przez lekarza [ang. Physician’s Global Assessment, PGA]: ≥4; lub zmienione chorobowo >20% powierzchni ciała; lub zmienione chorobowo >10% powierzchni ciała z bardzo grubymi zmianami; lub wskaźnik PASI (ang. Psoriasis Area and Severity Index) ≥20 lub ≥10 z istotnymi klinicznie zmianami chorobowymi skóry twarzy, genitaliów, dłoni/stóp) niewystarczająco kontrolowaną przy zastosowaniu leczenia miejscowego i helioterapii lub fototerapii.
Pacjenci otrzymywali adalimumab w dawce 0,8 mg/kg mc. co drugi tydzień (maksymalnie 40 mg); 0,4 mg/kg mc. co drugi tydzień (do 20 mg) lub metotreksat w dawce 0,1–0,4 mg/kg mc. raz w tygodniu (maksymalnie 25 mg). W 16. tygodniu odpowiedź na leczenie świadczącą o skuteczności (np. PASI 75) wykazano u większej liczby pacjentów, którym losowo przydzielono leczenie adalimumabem w dawce 0,8 mg/kg mc., niż u pacjentów, którym losowo przydzielono leczenie adalimumabem w dawce 0,4 mg/kg mc. co drugi tydzień lub MTX.
Tabela 22: Łuszczyca plackowata u dzieci i młodzieży: wyniki oceny skuteczności w 16. tygodniu
| MTXa N=37 | Adalimumab 0,8 mg/kg mc. co drugi tydzień N=38 | |
| PASI 75b | 12 (32,4%) | 22 (57,9%) |
| PGA: brak zmian / minimalne zmianyc | 15 (40,5%) | 23 (60,5%) |
a MTX = metotreksat
b P=0,027; adalimumab w dawce 0,8 mg/kg mc. w porównaniu z MTX
c P=0,083, adalimumab w dawce 0,8 mg/kg mc. w porównaniu z MTX
U pacjentów, u których uzyskano odpowiedź PASI 75 oraz wynik oceny w skali PGA „brak zmian” lub „minimalne zmiany”, zaprzestano leczenia na okres do 36 tygodni i obserwowano ich w zakresie braku kontroli choroby (tzn. pogorszenia wyniku oceny w skali PGA o co najmniej dwa stopnie). Następnie pacjentów tych powtórnie poddano leczeniu adalimumabem w dawce 0,8 mg/kg mc. podawanej co drugi tydzień przez kolejnych 16 tygodni. Podczas powtórnej terapii stwierdzono podobne odsetki odpowiedzi na leczenie, jak w poprzednim okresie prowadzonym metodą podwójnie ślepej próby: odpowiedź PASI 75 u 78,9% (15 z 19 pacjentów) i wynik oceny w skali PGA „brak zmian” lub „minimalne zmiany” u 52,6% (10 z 19 pacjentów).
W fazie badania prowadzonej metodą otwartej próby odpowiedzi PASI 75 oraz wynik „brak zmian” lub „minimalne zmiany” w skali PGA utrzymywały się przez (maksymalnie) dodatkowe 52 tygodnie i nie odnotowano nowych informacji o bezpieczeństwie stosowania.
Ropne zapalenie apokrynowych gruczołów potowych (łac. hidradenitis suppurativa, HS) u młodzieży
Nie przeprowadzono badań klinicznych dotyczących stosowania adalimumabu u pacjentów w wieku młodzieńczym z HS. Skuteczność adalimumabu w leczeniu HS u pacjentów w wieku młodzieńczym przewiduje się na podstawie wykazanej skuteczności i zależności między ekspozycją na adalimumab i odpowiedzią na leczenie u dorosłych pacjentów z HS oraz prawdopodobieństwa, że przebieg choroby, patofizjologia i działanie leku są zasadniczo zbliżone do parametrów stwierdzonych u dorosłych przy tym samym poziomie ekspozycji. Bezpieczeństwo stosowania zalecanej dawki adalimumabu w grupie młodzieży z HS określono na podstawie profilu bezpieczeństwa adalimumabu stosowanego w podobnych lub częściej podawanych dawkach w różnych wskazaniach zarówno u dorosłych, jak i u dzieci oraz młodzieży (patrz punkt 5.2).
Choroba Leśniowskiego-Crohna u dzieci i młodzieży
Stosowanie adalimumabu oceniano w wieloośrodkowym, badaniu klinicznym prowadzonym metodą podwójnie ślepej próby z randomizacją, którego celem była ocena skuteczności i bezpieczeństwa leczenia indukcyjnego i podtrzymującego dawkami ustalonymi w zależności od masy ciała pacjenta (<40 kg lub ≥40 kg) u 192 pacjentów w wieku pomiędzy 6. a 17. (włącznie) rokiem życia, z chorobą Leśniowskiego-Crohna o nasileniu umiarkowanym do ciężkiego, określonym na podstawie wskaźnika PCDAI (ang. Paediatric Crohn's Disease Activity Index) o wartości >30. Włączano pacjentów, u których wcześniej stosowane w związku z chorobą Leśniowskiego-Crohna standardowe leczenie (w tym lek z grupy kortykosteroidów lub lek immunomodulujący) zakończyło się niepowodzeniem. Ponadto mogli mieć w wywiadzie utratę odpowiedzi na leczenie infliksymabem lub nietolerancję infliksymabu we wcześniejszym okresie leczenia.
U wszystkich pacjentów stosowano leczenie indukcyjne metodą otwartej próby w dawce ustalonej na podstawie masy ciała w punkcie początkowym: 160 mg w tygodniu 0. i 80 mg w 2. tygodniu w przypadku pacjentów o masie ciała wynoszącej ≥40 kg oraz odpowiednio, 80 mg i 40 mg w przypadku pacjentów o masie ciała <40 kg.
W 4. tygodniu pacjentom losowo przydzielono, w stosunku liczbowym 1:1, jeden z dwóch schematów leczenia podtrzymującego w zależności od ich masy ciała – stosowanie małej dawki lub standardowej dawki, w sposób opisany w tabeli 23.
Tabela 23: Schemat leczenia podtrzymującego
| Masa ciała pacjenta | Mała dawka | Standardowa dawka |
| < 40 kg | 10 mg co drugi tydzień | 20 mg co drugi tydzień |
| ≥ 40 kg | 20 mg co drugi tydzień | 40 mg co drugi tydzień |
Wyniki oceny skuteczności
Głównym punktem końcowym była remisja kliniczna w 26. tygodniu, określona jako wartość wskaźnika PCDAI ≤ 10.
Odsetki przypadków remisji klinicznej i odpowiedzi klinicznej (co definiowano jako zmniejszenie wartości PCDAI o co najmniej 15 punktów w stosunku do wartości wyjściowej) przedstawiono w tabeli 24. Odsetki przypadków zaprzestania stosowania kortykosteroidów lub leków immunomodulujących przedstawiono w tabeli 25.
Tabela 24: Badanie dotyczące choroby Leśniowskiego-Crohna z udziałem dzieci i młodzieży – remisja i odpowiedź kliniczna według wskaźnika PCDAI
Standardowa dawka 40/20 mg co drugi tydzień N = 93 | Mała dawka 20/10 mg co drugi tydzień N = 95 | Wartość p* | |
| |||
| Remisja kliniczna | 38,7% | 28,4% | 0,075 |
| Odpowiedź kliniczna | 59,1% | 48,4% | 0,073 |
| |||
| Remisja kliniczna | 33,3% | 23,2% | 0,100 |
| Odpowiedź kliniczna | 41,9% | 28,4% | 0,038 |
* Wartość p – dawka standardowa w porównaniu z małą dawką.
Tabela 25: Badanie dotyczące choroby Leśniowskiego-Crohna z udziałem dzieci i młodzieży – zaprzestanie stosowania kortykosteroidów lub leków immunomodulujących i remisja przetok
Standardowa dawka 40/20 mg co drugi tydzień | Mała dawka 20/10 mg co drugi tydzień | Wartość p1 | |
| Odstawienie kortykosteroidów | N= 33 | N=38 | |
| 84,8% | 65,8% | 0,066 |
| 69,7% | 60,5% | 0,420 |
| Odstawienie leków immunomodulujących2 | N=60 | N=57 | |
| 30,0% | 29,8% | 0,983 |
| Remisja przetok3 | N=15 | N=21 | |
| 46,7% | 38,1% | 0,608 |
| 40,0% | 23,8% | 0,303 |
1 Wartość p – dawka standardowa w porównaniu z małą dawką.
2 Jeśli pacjent spełniał kryterium odpowiedzi klinicznej, leczenie immunosupresyjne można było przerwać wyłącznie w 26. tygodniu lub po 26. tygodniu, według uznania badacza. 3 Definiowana jako zamknięcie wszystkich przetok czynnych w punkcie początkowym, które obserwowano podczas co najmniej 2 kolejnych wizyt po rozpoczęciu badania.
W obu leczonych grupach w 26. i 52. tygodniu obserwowano statystycznie znamienne zwiększenie (poprawę) wskaźnika masy ciała i tempa wzrostu w stosunku do wartości wyjściowych.
W obu grupach obserwowano również znamienną statystycznie i klinicznie poprawę parametrów jakości życia (w tym w badaniu IMPACT III) w stosunku do wartości wyjściowych.
Stu pacjentów (n=100) z badania klinicznego z udziałem dzieci i młodzieży z chorobą Leśniowskiego-Crohna kontynuowało leczenie w długoterminowym badaniu kontynuacyjnym prowadzonym metodą otwartej próby. Po 5 latach leczenia adalimumabem, spośród 50 pacjentów nadal uczestniczących w badaniu, 74,0% (37/50) w dalszym ciągu wykazywało stan remisji klinicznej, a 92,0% (46/50) pacjentów nadal wykazywało odpowiedź kliniczną wg wskaźnika PCDAI.
Wrzodziejące zapalenie jelita grubego u dzieci i młodzieży
Bezpieczeństwo stosowania i skuteczność adalimumabu oceniano w wieloośrodkowym, randomizowanym badaniu klinicznym z podwójnie ślepą próbą u 93 pacjentów pediatrycznych w wieku od 5 do 17 lat z umiarkowanym do ciężkiego wrzodziejącym zapaleniem jelita grubego (ocena aktywności choroby w skali Mayo od 6 do 12 punktów z oceną obrazu endoskopowego od 2 do 3 punktów, potwierdzona przez centralną weryfikację badania endoskopowego), którzy wykazali niewystarczającą odpowiedź na standardowe leczenie lub go nie tolerowali. Około 16% pacjentów biorących udział w badaniu było uprzednio poddanych nieskutecznemu leczeniu antagonistą TNF. Pacjentom, którzy w chwili włączenia do badania otrzymywali kortykosteroidy, zezwolono na stopniowe zmniejszanie ich dawki po upływie 4. tygodnia.
| W fazie indukcyjnej badania, 77 pacjentów przydzielono losowo w stosunku 3:2 do grup | |||||
| otrzymujących adalimumab podawany metodą podwójnie ślepej próby, w dawce indukcyjnej | |||||
| 2,4 mg/kg (maksymalnie 160 mg) w 0. i 1. tygodniu oraz 1,2 mg/kg (maksymalnie 80 mg) | |||||
| w 2. tygodniu lub w dawce indukcyjnej 2,4 mg/kg (maksymalnie 160 mg) w 0. tygodniu, placebo w | |||||
| |||||
| (maksymalnie 40 mg) w 4. i 6. tygodniu. Po wprowadzeniu zmiany do projektu badania, pozostałych | |||||
| 16 pacjentów, którzy zostali włączeni do fazy indukcyjnej, otrzymało w badaniu otwartym | |||||
| adalimumab w dawce indukcyjnej 2,4 mg/kg (maksymalnie 160 mg) w 0. i 1. tygodniu oraz w dawce | |
| 1,2 mg/kg (maksymalnie 80 mg) w 2. tygodniu. | |
| W 8. tygodniu, 62 pacjentów, którzy wykazywali odpowiedź kliniczną wg częściowej skali Mayo | |||||
| (ang. Partial Mayo Score, PMS; zdefiniowaną jako zmniejszenie oceny wg PMS o ≥ 2 punkty i ≥ 30% | |||||
| względem wartości wyjściowej), zostało przydzielonych losowo w stosunku 1:1 do grup | |||||
| otrzymujących leczenie podtrzymujące adalimumabem, podawane metodą podwójnie ślepej próby | |||||
| w dawce 0,6 mg/kg (maksymalnie 40 mg) co tydzień lub w dawce 0,6 mg/kg (maksymalnie 40 mg) co | |||||
| drugi tydzień. Przed wprowadzeniem zmiany do projektu badania, 12 dodatkowym pacjentom, którzy | |||||
| wykazywali odpowiedź kliniczną wg PMS, przydzielono losowo placebo, | |||||
ale nie uwzględniono ich w konfirmacyjnej analizie skuteczności.
Zaostrzenie choroby zdefiniowano jako wzrost oceny wg PMS o co najmniej 3 punkty (u pacjentów z oceną wg PMS od 0 do 2 w 8. tygodniu), o co najmniej 2 punkty (u pacjentów z oceną wg PMS od 3 do 4 w 8. tygodniu) lub o co najmniej 1 punkt (u pacjentów z oceną wg PMS od 5 do 6 w
- 8. tygodniu).
Pacjenci, którzy spełniali kryteria zaostrzenia choroby w 12. lub po 12. tygodniu, zostali przydzieleni losowo do otrzymywania dawki reindukcyjnej 2,4 mg/kg (maksymalnie 160 mg) lub 0,6 mg/kg (maksymalnie 40 mg), a następnie kontynuowali oni przyjmowanie odpowiednich dawek podtrzymujących.
Wyniki dotyczące skuteczności
Współistniejącymi, pierwszorzędowymi punktami końcowymi były remisja kliniczna wg PMS (zdefiniowana jako ocena punktowa PMS ≤ 2 oraz brak oceny punktowej > 1 dla któregoś parametru) w 8. tygodniu oraz remisja kliniczna wg pełnej skali Mayo (ang. Full Mayo Score, FMS) (zdefiniowana jako ocena punktowa w skali Mayo ≤ 2 oraz brak oceny punktowej > 1 dla któregoś parametru) w 52. tygodniu u pacjentów, którzy uzyskali odpowiedź kliniczną wg PMS w 8. tygodniu.
Wskaźniki remisji klinicznej wg PMS w 8. tygodniu u pacjentów w każdej grupie leczenia indukcyjnego adalimumabem metodą podwójnie ślepej próby zostały przedstawione w tabeli 26.
Tabela 26: Remisja kliniczna wg PMS w 8. tygodniu
Adalimumaba maksymalnie 160 mg w 0. tygodniu / placebo w 1. tygodniu N=30 | Adalimumabb, c maksymalnie 160 mg w 0. i 1. tygodniu N=47 | |
| Remisja kliniczna | 13/30 (43,3%) | 28/47 (59,6%) |
a Adalimumab w dawce 2,4 mg/kg (maksymalnie 160 mg) w 0. tygodniu, placebo w 1. tygodniu i adalimumab w dawce 1,2 mg/kg (maksymalnie 80 mg) w 2. tygodniu.
b Adalimumab w dawce 2,4 mg/kg (maksymalnie 160 mg) w 0. i 1. tygodniu i w dawce 1,2 mg/kg (maksymalnie 80 mg) w 2. tygodniu.
c Nie obejmuje dawki indukcyjnej adalimumabu podawanej metodą otwartej próby, wynoszącej 2,4 mg/kg (maksymalnie 160 mg) w 0. i 1. tygodniu oraz 1,2 mg/kg (maksymalnie 80 mg) w 2. tygodniu.
Uwaga 1: Obie grupy leczenia indukcyjnego otrzymywały 0,6 mg/kg (maksymalnie 40 mg) w 4. i 6. tygodniu.
Uwaga 2: Uznano, że pacjenci dla których brak było danych liczbowych w 8. tygodniu, nie osiągnęli punktu końcowego.
| W 52. tygodniu oceniono remisję kliniczną wg FMS u pacjentów z odpowiedzią na leczenie | ||||
| w 8. tygodniu, odpowiedź kliniczną wg FMS (zdefiniowaną jako zmniejszenie oceny punktowej | ||||
| w skali Mayo o ≥ 3 punkty i ≥ 30% w stosunku do wartości wyjściowej) u pacjentów z odpowiedzią | ||||
| w 8. tygodniu, gojenie się błony śluzowej wg FMS (zdefiniowane jako ocena parametru | ||||
| endoskopowego w skali Mayo ≤ 1) u pacjentów z odpowiedzią w 8. tygodniu, remisję kliniczną | ||||
| wg FMS u pacjentów będących w remisji w 8. tygodniu oraz odsetek uczestników badania | ||||
| pozostających w remisji bez stosowania kortykosteroidów wg FMS wśród odpowiadających na | ||
| leczenie w 8. tygodniu. Ocenie poddano pacjentów, którzy otrzymywali adalimumab podawany | ||
| metodą podwójnie ślepej próby w dawkach podtrzymujących maksymalnie 40 mg co drugi tydzień | ||
| (0,6 mg/kg) oraz maksymalnie 40 mg co tydzień (0,6 mg/kg) (tabela 27). | ||
Tabela 27: Wyniki skuteczności w 52. tygodniu
Adalimumaba maksymalnie 40 mg co drugi tydzień N=31 | Adalimumabb maksymalnie 40 mg co tydzień N=31 | |
| Remisja kliniczna u odpowiadających na leczenie wg PMS w 8. tygodniu | 9/31 (29,0%) | 14/31 (45,2%) |
Odpowiedź kliniczna u odpowiadających na leczenie wg PMS w 8. tygodniu | 19/31 (61,3%) | 21/31 (67,7%) |
Wygojenie błony śluzowej u odpowiadających na leczenie wg PMS w 8. tygodniu | 12/31 (38,7%) | 16/31 (51,6%) |
| Remisja kliniczna u pozostających w remisji wg PMS w 8. tygodniu | 9/21 (42,9%) | 10/22 (45,5%) |
Remisja bez stosowania kortykosteroidów u odpowiadających na leczenie wg PMS w 8. tygodniuc | 4/13 (30,8%) | 5/16 (31,3%) |
a Adalimumab w dawce 0,6 mg/kg (maksymalnie 40 mg) co drugi tydzień.
b Adalimumab w dawce 0,6 mg/kg (maksymalnie 40 mg) co tydzień.
c U pacjentów przyjmujących jednocześnie kortykosteroidy w czasie włączenia do badania. Uwaga: Pacjentów, dla których brak było danych liczbowych w 52. tygodniu lub których przydzielono losowo do leczenia reindukcyjnego lub podtrzymującego, uznano za nieodpowiadających na leczenie zgodnie z punktami końcowymi badania w 52. tygodniu.
Dodatkowymi, eksploracyjnymi punktami końcowymi dla oceny skuteczności były odpowiedź kliniczna według pediatrycznego współczynnika aktywności wrzodziejącego jelita grubego (ang. Paediatric Ulcerative Colitis Activity Index, PUCAI) (zdefiniowana jako zmniejszenie oceny wg PUCAI o ≥ 20 punktów w stosunku do wartości wyjściowej) oraz remisja kliniczna wg PUCAI (zdefiniowana jako wartość wskaźnika PUCAI < 10) w 8. i 52. tygodniu (tabela 28).
Tabela 28: Wyniki dotyczące eksploracyjnych punktów końcowych wg PUCAI
| ||
Adalimumaba maksymalnie 160 mg w 0. tygodniu / placebo w 1. tygodniu N=30 | Adalimumabb,c maksymalnie 160 mg w 0. i 1. tygodniu N=47 | |
| Remisja kliniczna wg PUCAI | 10/30 (33,3%) | 22/47 (46,8%) |
| Odpowiedź kliniczna wg PUCAI | 15/30 (50,0%) | 32/47 (68,1%) |
| ||
Adalimumabd maksymalnie 40 mg co drugi tydzień N=31 | Adalimumabe maksymalnie 40 mg co tydzień N=31 | |
| Remisja kliniczna wg PUCAI u pacjentów | 14/31 (45,2%) | 18/31 (58,1%) |
| wykazujących odpowiedź wg PMS w 8. tygodniu | ||
Odpowiedź kliniczna wg PUCAI u pacjentów wykazujących odpowiedź wg PMS w 8. tygodniu | 18/31 (58,1%) | 16/31 (51,6%) |
a Adalimumab w dawce 2,4 mg/kg (maksymalnie 160 mg) w 0. tygodniu, placebo w 1. tygodniu i adalimumab w dawce 1,2 mg/kg (maksymalnie 80 mg) w 2. tygodniu.
b Adalimumab w dawce 2,4 mg/kg (maksymalnie 160 mg) w 0. i 1. tygodniu i w dawce 1,2 mg/kg (maksymalnie 80 mg) w 2. tygodniu.
c Nie obejmuje dawki indukcyjnej adalimumabu podawanej metodą otwartej próby wynoszącej 2,4 mg/kg (maksymalnie 160 mg) w 0. i 1. tygodniu oraz 1,2 mg/kg (maksymalnie 80 mg) w
- 2. tygodniu.
d Adalimumab w dawce 0,6 mg/kg (maksymalnie 40 mg) co drugi tydzień. e Adalimumab w dawce 0,6 mg/kg (maksymalnie 40 mg) co tydzień.
Uwaga 1: Obie grupy leczenia indukcyjnego otrzymywały 0,6 mg/kg (maksymalnie 40 mg) w 4. i
- 6. tygodniu.
Uwaga 2: Uznano, że pacjenci, dla których brak było danych liczbowych w 8. tygodniu, nie osiągnęli punktu końcowego.
Uwaga 3: Pacjentów, dla których brak było danych liczbowych w 52. tygodniu lub których przydzielono losowo do leczenia reindukcyjnego lub podtrzymującego, uznano za nieodpowiadających na leczenie zgodnie z punktami końcowymi badania w 52. tygodniu
Dwóch na sześciu pacjentów (33%) leczonych adalimumabem, którzy otrzymali leczenie reindukcyjne w trakcie leczenia podtrzymującego, osiągnęło odpowiedź kliniczną wg FMS w 52. tygodniu.
Jakość życia
W grupach leczonych adalimumabem zaobserwowano znaczącą klinicznie poprawę w stosunku do wartości wyjściowej w zakresie oceny punktowej wg wypełnianego przez opiekuna kwestionariusza IMPACT III oraz kwestionariusza pogorszenia wydajności pracy i aktywności życiowej (ang. Work Productivity and Activity Impairment, WPAI).
W grupach leczonych adalimumabem, u pacjentów otrzymujących dużą dawkę podtrzymującą wynoszącą maksymalnie 40 mg (0,6 mg/kg) co tydzień, zaobserwowano znaczące klinicznie zwiększenie (poprawę) szybkości wzrostu oraz wskaźnika masy ciała (BMI) w stosunku do wartości wyjściowej.
Zapalenie błony naczyniowej oka u dzieci i młodzieży (uveitis, UV)
Bezpieczeństwo stosowania i skuteczność adalimumabu oceniano w badaniu klinicznym prowadzonym metodą podwójnie ślepej próby z randomizacją i grupą kontrolną z udziałem 90 pacjentów z grupy dzieci i młodzieży w wieku od 2 do <18 lat z aktywnym, związanym z MIZS, niezakaźnym zapaleniem błony naczyniowej przedniego odcinka oka, u których leczenie metotreksatem przez co najmniej 12 tygodni było nieskuteczne. Pacjenci otrzymywali placebo lub adalimumab w dawce 20 mg (przy masie ciała <30 kg) bądź adalimumab w dawce 40 mg (przy masie ciała ≥30 kg) co drugi tydzień w skojarzeniu z metotreksatem w dawce, jaką otrzymywali w punkcie początkowym.
Głównym punktem końcowym był „czas do niepowodzenia leczenia”. Kryteriami niepowodzenia leczenia były: nasilenie się stanu zapalnego oka lub utrzymujący się brak poprawy, częściowa poprawa z wystąpieniem utrzymujących się współistniejących chorób oka lub nasilenie się współistniejących chorób oka, niedozwolone jednoczesne stosowanie produktów leczniczych oraz przerwanie leczenia na dłuższy czas.
Odpowiedź kliniczna
W porównaniu z placebo adalimumab powodował znaczące wydłużenie czasu do niepowodzenia leczenia (patrz rycina 2, p <0,0001 na podstawie testu logarytmicznego rang). Mediana czasu do niepowodzenia leczenia wynosiła 24,1 tygodnia u uczestników badania otrzymujących placebo, natomiast w przypadku uczestników leczonych adalimumabem mediany czasu do niepowodzenia leczenia nie można było oznaczyć, ponieważ niepowodzenie leczenia wystąpiło u mniej niż połowy tych pacjentów. Stosowanie adalimumabu powodowało znaczące zmniejszenie ryzyka niepowodzenia leczenia o 75% w porównaniu z placebo, co wykazano na podstawie wartości hazardu względnego (ang. hazard ratio, HR = 0,25 [95% CI: 0,12; 0,49]).
Rycina 2: Krzywe Kaplana-Meiera oceniające czas do niepowodzenia leczenia w badaniu klinicznym dotyczącym zapalenia błony naczyniowej oka u dzieci i młodzieży
Uwaga: P = placebo (liczba zagrożonych pacjentów); H = adalimumab (liczba zagrożonych pacjentów).
5.2 Właściwości farmakokinetyczne
Wchłanianie i dystrybucja
Po podaniu podskórnym dawki 24 mg/m2 pc. (maksymalnie 40 mg) co drugi tydzień pacjentom w wieku od 4 do 17 lat z wielostawowym młodzieńczym idiopatycznym zapaleniem stawów (WMIZS) średnie minimalne stężenie adalimumabu w surowicy w stanie stacjonarnym (wartości oznaczane od 20. do 48. tygodnia) wynosiło 5,6 ± 5,6 μg/ml (102% CV), gdy adalimumab stosowano bez metotreksatu oraz 10,9 ± 5,2 μg/ml (47,7% CV), gdy jednocześnie stosowano metotreksat.
U pacjentów z wielostawowym MIZS, w wieku od 2 do < 4 lat lub w wieku 4 lat i starszych o masie ciała wynoszącej < 15 kg, którym podawano adalimumab w dawce 24 mg/m2 pc., średnie minimalne stężenie adalimumabu w surowicy w stanie stacjonarnym wynosiło 6,0 ± 6,1 μg/ml (101% CV), gdy adalimumab stosowano bez metotreksatu, i 7,9 ± 5,6 μg/ml (71,2% CV), gdy jednocześnie stosowano metotreksat. 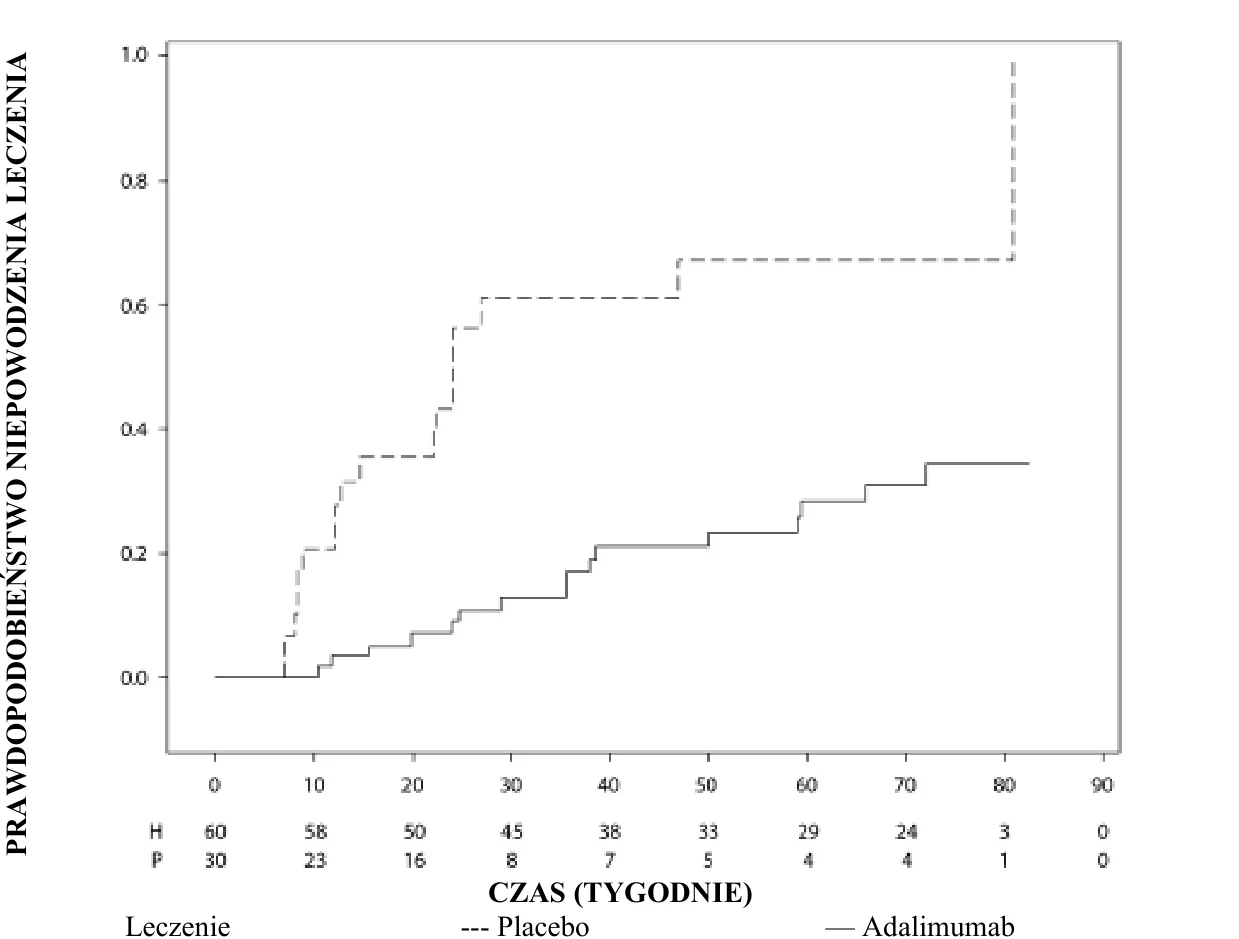
U pacjentów w wieku od 6 do 17 lat z zapaleniem stawów związanym z zapaleniem przyczepów ścięgien, po podaniu dawki 24 mg/m2 pc. (maksymalnie 40 mg) podskórnie co drugi tydzień, średnie najmniejsze stężenie adalimumabu w surowicy w stanie stacjonarnym (wartości oznaczane w 24. tygodniu) wynosiło 8,8 ± 6,6 μg/ml, gdy adalimumab stosowano bez metotreksatu i 11,8 ± 4,3 μg/ml, gdy jednocześnie stosowano metotreksat.
Po podaniu dawki 0,8 mg/kg mc. (maksymalnie 40 mg) podskórnie co drugi tydzień pacjentom z grupy dzieci i młodzieży z przewlekłą łuszczycą plackowatą średnie minimalne stężenie adalimumabu w stanie stacjonarnym ± SD wynosiło w przybliżeniu 7,4 ± 5,8 µg/ml (79% CV).
Ekspozycję na adalimumab u młodzieży z HS określano, stosując modelowanie populacyjne i symulację w oparciu o farmakokinetykę adalimumabu w różnych wskazaniach u dzieci i młodzieży (łuszczyca u dzieci i młodzieży, młodzieńcze idiopatyczne zapalenie stawów, choroba Leśniowskiego-Crohna u dzieci i młodzieży oraz zapalenie stawów z towarzyszącym zapaleniem przyczepów ścięgnistych). Zalecany schemat dawkowania u młodzieży z HS to 40 mg co drugi tydzień. Ponieważ na ekspozycję na adalimumab może wpływać masa ciała, u młodzieży z większą masą ciała i niewystarczającą odpowiedzią na leczenie może być korzystne zastosowanie dawki 40 mg raz w tygodniu zalecanej dla dorosłych.
U pacjentów z grupy dzieci i młodzieży z umiarkowaną do ciężkiej postaci choroby Leśniowskiego-Crohna, w okresie indukcji prowadzonym metodą otwartej próby, dawka adalimumabu wynosiła 160/80 mg lub 80/40 mg, odpowiednio, w tygodniach 0 i 2., w zależności od masy ciała (punkt odcięcia stanowiła wartość 40 kg). W 4. tygodniu pacjentów przydzielono losowo, w stosunku 1:1, do grup otrzymujących leczenie podtrzymujące z dawką standardową (40/20 mg co drugi tydzień) lub małą dawką (20/10 mg co drugi tydzień) w zależności od masy ciała. Średnie (±SD) minimalne stężenie adalimumabu uzyskane w 4. tygodniu wynosiło 15,7 ± 6,6 μg/ml u pacjentów o masie ciała ≥40 kg (160/80 mg) oraz 10,6 ± 6,1 μg/ml u pacjentów o masie ciała <40 kg (80/40 mg).
U pacjentów, którzy pozostali w przydzielonych im losowo grupach leczenia, średnie (±SD) minimalne stężenie adalimumabu uzyskane w 52. tygodniu wynosiło 9,5 ± 5,6 μg/ml w grupie otrzymującej dawkę standardową oraz 3,5 ± 2,2 μg/ml w grupie otrzymującej małą dawkę. Średnie minimalne stężenia utrzymywały się u pacjentów, którzy kontynuowali leczenie adalimumabem podawanym co drugi tydzień przez 52 tygodnie. U pacjentów, u których zwiększono częstość podawania dawki ze schematu co drugi tydzień na podawanie raz w tygodniu, średnie (±SD) stężenie adalimumabu w 52. tygodniu wynosiło 15,3 ± 11,4 μg/ml (40/20 mg co tydzień) oraz 6,7 ± 3,5 μg/ml (20/10 mg co tydzień).
Ekspozycję na adalimumab u pacjentów z grupy dzieci i młodzieży z zapaleniem błony naczyniowej oka określano, stosując modelowanie populacyjne i symulację w oparciu o farmakokinetykę w innych wskazaniach u dzieci i młodzieży (łuszczyca u dzieci i młodzieży, młodzieńcze idiopatyczne zapalenie stawów, choroba Leśniowskiego-Crohna u dzieci i młodzieży oraz zapalenie stawów z towarzyszącym zapaleniem przyczepów ścięgnistych). Nie są dostępne informacje o ekspozycji klinicznej po stosowaniu dawki nasycającej u dzieci w wieku < 6 lat. Przewidywane wartości ekspozycji wskazują na to, że w przypadku nieobecności metotreksatu dawka nasycająca może powodować początkowe zwiększenie ekspozycji ogólnoustrojowej.
Związek ekspozycji z odpowiedzią na leczenie u dzieci i młodzieży
Na podstawie danych z badań klinicznych z udziałem pacjentów z młodzieńczym idiopatycznym zapaleniem stawów (wielostawowym młodzieńczym idiopatycznym zapaleniem stawów i zapaleniem stawów związanym z zapaleniem przyczepów ścięgien) stwierdzono związek pomiędzy poziomem ekspozycji i odpowiedzią na leczenie pomiędzy stężeniem w osoczu a wskaźnikiem PedACR 50. Pozorne stężenie adalimumabu w osoczu dające 50% maksymalnego prawdopodobieństwa odpowiedzi PedACR 50 (EC50) wynosiło 3 μg/ml (95% CI: 1-6 μg/ml).
Związek pomiędzy poziomem ekspozycji i odpowiedzią na leczenie pomiędzy stężeniem adalimumabu i skutecznością u dzieci i młodzieży z ciężką postacią przewlekłej łuszczycy plackowatej stwierdzono dla odpowiedzi PASI 75 i wyniku oceny w skali PGA „bez zmian” lub „minimalne zmiany”. Odsetki odpowiedzi PASI 75 i wyniku oceny w skali PGA „bez zmian” lub „minimalne zmiany” zwiększały się wraz ze wzrostem stężeń adalimumabu, w obu przypadkach przy zbliżonej pozornej wartości EC50 wynoszącej w przybliżeniu 4,5 μg/ml (95% CI, odpowiednio: 0,4-47,6 i 1,9–10,5).
Dorośli
Po podaniu podskórnym pojedynczej dawki 40 mg wchłanianie i dystrybucja adalimumabu przebiegały wolno, a maksymalne stężenie w surowicy wystąpiło po około 5 dniach po podaniu. Średnia bezwzględna biodostępność adalimumabu po podaniu podskórnym pojedynczej dawki 40 mg, oszacowana na podstawie trzech badań, wynosiła 64%. Po podaniu dożylnym pojedynczych dawek w zakresie od 0,25 do 10 mg/kg mc. stężenia były proporcjonalne do wielkości dawki. Po podaniu dawki 0,5 mg/kg mc. (~40 mg) klirens wynosił od 11 do 15 ml/h; objętość dystrybucji (Vss) wynosiła od 5 do 6 l, a średni okres półtrwania w końcowej fazie eliminacji trwał około 2 tygodnie. Stężenie adalimumabu w płynie maziowym pobranym od kilkunastu pacjentów z reumatoidalnym zapaleniem stawów wynosiło 31–96% wartości stężenia w surowicy.
Po podaniu podskórnym adalimumabu w dawce 40 mg co drugi tydzień dorosłym pacjentom z reumatoidalnym zapaleniem stawów (RZS) średnie minimalne stężenie w stanie stacjonarnym wynosiło około 5 μg/ml (gdy nie podawano jednocześnie metotreksatu) oraz od 8 do 9 μg/ml (gdy jednocześnie podawano metotreksat). Po podaniu podskórnym dawki 20, 40 i 80 mg co drugi tydzień i co tydzień minimalne stężenie adalimumabu w surowicy w stanie stacjonarnym wzrastało w przybliżeniu proporcjonalnie do wielkości dawki.
U dorosłych pacjentów z łuszczycą średnie minimalne stężenie w stanie stacjonarnym wynosiło 5 μg/ml, gdy adalimumab stosowano w dawce 40 mg co drugi tydzień w monoterapii.
U dorosłych pacjentów z ropnym zapaleniem apokrynowych gruczołów potowych po podaniu adalimumabu w dawce 160 mg w tygodniu 0, a następnie w dawce 80 mg w 2. tygodniu, minimalne stężenie adalimumabu w surowicy wynosiło w przybliżeniu od 7 do 8 μg/ml w 2. i 4. tygodniu. W okresie leczenia adalimumabem w dawce 40 mg podawanej raz w tygodniu średnie minimalne stężenie w stanie stacjonarnym w okresie od 12. tygodnia do 36. tygodnia łącznie wynosiło w przybliżeniu od 8 do 10 μg/ml.
U pacjentów z chorobą Leśniowskiego-Crohna po podaniu adalimumabu w dawce nasycającej 80 mg w tygodniu 0, a następnie w dawce 40 mg w 2. tygodniu, w okresie indukcji uzyskano minimalne stężenie adalimumabu w surowicy wynoszące około 5,5 μg/ml. Po podaniu adalimumabu w dawce nasycającej 160 mg w tygodniu 0, a następnie w dawce 80 mg w 2. tygodniu, w okresie indukcji uzyskano minimalne stężenie adalimumabu w surowicy wynoszące około 12 μg/ml. U pacjentów z chorobą Leśniowskiego-Crohna, którzy otrzymywali dawkę podtrzymującą 40 mg adalimumabu co drugi tydzień, średnie minimalne stężenie w stanie stacjonarnym wynosiło około 7 μg/ml.
Po podskórnym podaniu dawki zależnej od masy ciała wynoszącej 0,6 mg/kg (maksymalnie 40 mg) co drugi tydzień pacjentom pediatrycznym z wrzodziejącym zapaleniem jelita grubego, średnie minimalne stężenie adalimumabu w surowicy w stanie stacjonarnym w 52. tygodniu wynosiło 5,01 ± 3,28 µg/ml. W przypadku pacjentów, którzy otrzymywali 0,6 mg/kg (maksymalnie 40 mg) co tydzień, średnie (± SD) minimalne stężenie adalimumabu w surowicy w stanie stacjonarnym w 52. tygodniu wynosiło 15,7 ± 5,60 μg/ml.
U dorosłych pacjentów z zapaleniem błony naczyniowej oka po podaniu dawki nasycającej 80 mg adalimumabu w tygodniu 0, a następnie dawki 40 mg co drugi tydzień, począwszy od 1. tygodnia, średnie stężenie w stanie stacjonarnym wynosiło w przybliżeniu od 8 do 10 μg/ml.
Farmakokinetyczne i farmakokinetyczno/farmakodynamiczne modelowanie i symulacja populacji przewidywały porównywalną ekspozycję na adalimumab i skuteczność u pacjentów leczonych dawką 80 mg co drugi tydzień w porównaniu z dawką 40 mg co tydzień (w tym dorosłych pacjentów z RZS, HS, WZJG, ChLC lub łuszczycą, pacjentów z młodzieńczym HS oraz dzieci i młodzież ≥ 40 kg z ChLC i WZJG).
Eliminacja
Populacyjne analizy farmakokinetyczne uwzględniające dane uzyskane od ponad 1300 pacjentów z RZS ujawniły tendencję do zwiększania się pozornego klirensu adalimumabu wraz ze zwiększeniem masy ciała. Po uwzględnieniu różnic w masie ciała wydaje się, że płeć i wiek mają znikomy wpływ na klirens adalimumabu. Stwierdzono, że stężenie wolnego adalimumabu w surowicy (niezwiązanego z przeciwciałami przeciw adalimumabowi) było niższe u pacjentów, u których możliwe było oznaczenie miana przeciwciał przeciwko adalimumabowi.
Upośledzenie czynności wątroby lub nerek
Nie badano stosowania adalimumabu u pacjentów z upośledzeniem czynności wątroby lub nerek.
5.3 Przedkliniczne dane o bezpieczeństwie
Dane niekliniczne, wynikające z badań dotyczących toksyczności po podaniu dawki pojedynczej i po podaniu wielokrotnym oraz badań genotoksyczności, nie ujawniają szczególnego zagrożenia dla człowieka.
Toksyczny wpływ adalimumabu na rozwój zarodka i płodu oraz wpływ w okresie okołourodzeniowym badano u makaków jawajskich, którym podawano dawki 0, 30 i 100 mg/kg mc. (9–17 małp w grupie). Nie stwierdzono szkodliwego działania adalimumabu na płody. Nie wykonano badań dotyczących działania rakotwórczego adalimumabu ani standardowej oceny szkodliwego działania adalimumabu na płodność i noworodka ze względu na brak odpowiednich modeli dla przeciwciała o ograniczonej reaktywności krzyżowej przeciw TNF u gryzoni oraz rozwój przeciwciał neutralizujących u tego gatunku.
6. DANE FARMACEUTYCZNE
6.1 Wykaz substancji pomocniczych
Monosodu glutaminian
Sorbitol (E420)
Metionina
Polisorbat 80
Kwas solny (do ustalenia pH)
Woda do wstrzykiwań
6.2 Niezgodności farmaceutyczne
Nie mieszać tego produktu leczniczego z innymi produktami leczniczymi, ponieważ nie wykonywano badań dotyczących zgodności.
6.3 Okres ważności
2 lata
6.4 Specjalne środki ostrożności podczas przechowywania
Przechowywać w lodówce (2°C – 8°C). Nie zamrażać. Przechowywać fiolkę w opakowaniu zewnętrznym w celu ochrony przed światłem.
6.5 Rodzaj i zawartość opakowania
Hulio 40 mg roztwór do wstrzykiwań w fiolce jednorazowego użycia (szkło typu I) z gumowym korkiem (guma butylowa pokryta powłoką fluoropolimerową), aluminiową nakładką i zdejmowanym wieczkiem typu flip-off.
Każde pojedyncze opakowanie zawiera 1 fiolkę (0,8 ml jałowego roztworu), 1 pustą jałową strzykawkę, 1 jałową igłę, 1 jałową nasadkę na fiolkę i 2 gaziki nasączone alkoholem.
Opakowanie zbiorcze zawiera 2 fiolki (2 opakowania z 1 fiolką).
Nie wszystkie wielkości opakowań muszą znajdować się w obrocie.
6.6 Szczególne środki ostrożności dotyczące usuwania
Wszelkie niewykorzystane resztki produktu leczniczego lub jego odpady należy usunąć zgodnie z lokalnymi przepisami.
7. PODMIOT ODPOWIEDZIALNY POSIADAJĄCY POZWOLENIE NA DOPUSZCZENIE DO OBROTU
Biosimilar Collaborations Ireland Limited
Unit 35/36 Grange Parade,
Baldoyle Industrial Estate,
Dublin 13 DUBLIN
Irlandia D13 R20R
8. NUMER POZWOLENIA NA DOPUSZCZENIE DO OBROTU
EU/1/18/1319/007
EU/1/18/1319/008
9. DATA WYDANIA PIERWSZEGO POZWOLENIA NA DOPUSZCZENIE DO OBROTU
I DATA PRZEDŁUŻENIA POZWOLENIA
Data wydania pierwszego pozwolenia na dopuszczenie do obrotu: 17 września 2018 r. Data ostatniego przedłużenia pozwolenia: 03 sierpnia 2023 r
10. DATA ZATWIERDZENIA LUB CZĘŚCIOWEJ ZMIANY TEKSTU
CHARAKTERYSTYKI PRODUKTU LECZNICZEGO
Szczegółowe informacje o tym produkcie leczniczym są dostępne na stronie internetowej Europejskiej Agencji Leków http://www.ema.europa.eu
Hulio 40 mg roztwór do wstrzykiwań w ampułko-strzykawceHulio 40 mg roztwór do wstrzykiwań we wstrzykiwaczu
1. NAZWA PRODUKTU LECZNICZEGO
Hulio 40 mg roztwór do wstrzykiwań w ampułko-strzykawce
Hulio 40 mg roztwór do wstrzykiwań we wstrzykiwaczu
2. SKŁAD JAKOŚCIOWY I ILOŚCIOWY
Hulio 40 mg roztwór do wstrzykiwań w ampułko-strzykawce
Każda ampułko-strzykawka 0,8 ml (dawka pojedyncza) zawiera 40 mg adalimumabu.
Hulio 40 mg roztwór do wstrzykiwań we wstrzykiwaczu
Każdy wstrzykiwacz 0,8 ml (dawka pojedyncza) zawiera 40 mg adalimumabu.
Adalimumab jest rekombinowanym ludzkim przeciwciałem monoklonalnym produkowanym w komórkach jajnika chomika chińskiego.
Substancja pomocnicza o znanym działaniu:
Każda ampułko-strzykawka oraz wstrzykiwacz zawiera 38,2 mg sorbitolu (E 420).
Pełny wykaz substancji pomocniczych, patrz punkt 6.1.
3. POSTAĆ FARMACEUTYCZNA
Roztwór do wstrzykiwań (wstrzyknięcie).
Przezroczysty lub lekko opalizujący roztwór, bezbarwny lub o barwie jasnobrązowawo-żółtej.
4. SZCZEGÓŁOWE DANE KLINICZNE
4.1 Wskazania do stosowania
Reumatoidalne zapalenie stawów
Produkt Hulio w skojarzeniu z metotreksatem jest wskazany w:
- leczeniu czynnego reumatoidalnego zapalenia stawów o nasileniu umiarkowanym do ciężkiego u dorosłych pacjentów, gdy odpowiedź na leki modyfikujące przebieg choroby, w tym metotreksat, okazała się niewystarczająca.
- leczeniu ciężkiego czynnego i postępującego reumatoidalnego zapalenia stawów u dorosłych pacjentów wcześniej nieleczonych metotreksatem.
Produkt Hulio można stosować w monoterapii w przypadku nietolerancji metotreksatu lub gdy dalsze leczenie metotreksatem jest niewskazane.
Wykazano, że adalimumab stosowany z metotreksatem zmniejsza szybkość progresji uszkodzenia stawów mierzonego radiologicznie oraz powoduje poprawę funkcjonowania fizycznego.
Młodzieńcze idiopatyczne zapalenie stawów
Wielostawowe młodzieńcze idiopatyczne zapalenie stawów
Produkt Hulio w skojarzeniu z metotreksatem jest wskazany w leczeniu czynnego wielostawowego młodzieńczego idiopatycznego zapalenia stawów u pacjentów w wieku od 2 lat, gdy odpowiedź na jeden lub więcej leków modyfikujących przebieg choroby (DMARD) okazała się niewystarczająca. Produkt Hulio można stosować w monoterapii w przypadku nietolerancji metotreksatu lub gdy dalsze leczenie metotreksatem jest niewskazane (skuteczność stosowania w monoterapii, patrz punkt 5.1). Adalimumabu nie badano u pacjentów w wieku poniżej 2 lat.
Zapalenie stawów związane z zapaleniem przyczepów ścięgien
Produkt Hulio jest wskazany w leczeniu czynnej postaci zapalenia stawów związanego z zapaleniem przyczepów ścięgien u pacjentów w wieku 6 lat i starszych, u których stwierdzono niewystarczającą odpowiedź na standardowe leczenie lub nietolerancję takiego leczenia (patrz punkt 5.1).
Osiowa spondyloartropatia
Zesztywniające zapalenie stawów kręgosłupa (ZZSK)
Produkt Hulio jest wskazany w leczeniu dorosłych z ciężkim czynnym zesztywniającym zapaleniem stawów kręgosłupa, u których odpowiedź na leczenie standardowe jest niewystarczająca.
Osiowa spondyloartropatia bez zmian radiologicznych charakterystycznych dla zesztywniającego zapalenia stawów kręgosłupa
Produkt Hulio jest wskazany w leczeniu dorosłych pacjentów z ciężką osiową spondyloartropatią bez zmian radiologicznych charakterystycznych dla ZZSK, lecz z obiektywnymi objawami stanu zapalnego stwierdzonymi w badaniu metodą rezonansu magnetycznego lub w związku ze zwiększonym stężeniem białka C-reaktywnego, u których wykazano niewystarczającą odpowiedź na niesteroidowe leki przeciwzapalne lub nietolerancję tych leków.
Łuszczycowe zapalenie stawów
Produkt Hulio jest wskazany w leczeniu czynnego i postępującego łuszczycowego zapalenia stawów u dorosłych, u których odpowiedź na wcześniej stosowane leki modyfikujące przebieg choroby okazała się niewystarczająca. Wykazano, że adalimumab powoduje spowolnienie progresji obwodowego uszkodzenia stawów, mierzonego radiologicznie u pacjentów z wielostawowymi symetrycznymi podtypami choroby (patrz punkt 5.1) oraz poprawę funkcjonowania fizycznego.
Łuszczyca
Produkt Hulio jest wskazany w leczeniu umiarkowanej do ciężkiej przewlekłej postaci łuszczycy plackowatej u dorosłych pacjentów, którzy kwalifikują się do leczenia układowego.
Łuszczyca plackowata u dzieci i młodzieży
Produkt Hulio jest wskazany w leczeniu ciężkiej przewlekłej postaci łuszczycy plackowatej u dzieci i młodzieży w wieku od 4 lat, u których stwierdzono niewystarczającą odpowiedź na leczenie miejscowe i fototerapie lub pacjenci nie kwalifikują się do takiego leczenia.
Ropne zapalenie apokrynowych gruczołów potowych (łac. hidradenitis suppurativa, HS)
Produkt Hulio jest wskazany w leczeniu czynnego ropnego zapalenia apokrynowych gruczołów potowych (trądzik odwrócony, łac. acne inversa) o nasileniu umiarkowanym do ciężkiego u dorosłych i młodzieży w wieku od 12 lat z niewystarczającą odpowiedzią na konwencjonalne leczenie układowe HS (patrz punkty 5.1 i 5.2).
Choroba Leśniowskiego-Crohna
Produkt Hulio jest wskazany w leczeniu umiarkowanej lub ciężkiej czynnej postaci choroby Leśniowskiego-Crohna u dorosłych pacjentów, u których nie wykazano odpowiedzi na pełny i odpowiedni kurs leczenia kortykosteroidem oraz (lub) lekiem immunosupresyjnym bądź wykazano nietolerancję takiego leczenia lub jest ono u nich przeciwwskazane ze względów medycznych.
Choroba Leśniowskiego-Crohna u dzieci i młodzieży
Produkt Hulio jest wskazany w leczeniu umiarkowanej do ciężkiej czynnej postaci choroby Leśniowskiego-Crohna u dzieci i młodzieży (w wieku od 6 lat), u których wystąpiła niewystarczająca odpowiedź na leczenie standardowe, w tym leczenie żywieniowe jako terapię pierwotną, na leczenie lekiem z grupy kortykosteroidów i (lub) lekiem immunomodulującym, bądź u których występowała nietolerancja lub przeciwwskazania do stosowania takiego leczenia.
Wrzodziejące zapalenie jelita grubego
Produkt Hulio jest wskazany w leczeniu umiarkowanego do ciężkiego czynnego wrzodziejącego zapalenia jelita grubego u dorosłych pacjentów, u których nie wykazano wystarczającej odpowiedzi na leczenie konwencjonalne, w tym na kortykosteroidy i 6-merkaptopurynę (6-MP) lub azatioprynę (AZA), lub wykazano u nich nietolerancję takiego leczenia bądź też jest ono przeciwwskazane ze względów medycznych.
Wrzodziejące zapalenie jelita grubego u dzieci i młodzieży
Produkt Hulio jest wskazany w leczeniu umiarkowanego do ciężkiego czynnego wrzodziejącego zapalenia jelita grubego u dzieci i młodzieży (w wieku od 6 lat), które wykazały niewystarczającą odpowiedź na standardowe leczenie, w tym kortykosteroidy i (lub) 6-merkaptopurynę (6-MP) lub azatioprynę (AZA), lub wtedy gdy nie tolerują takiego rodzaju leczenia albo jest ono przeciwwskazane ze względów medycznych.
Zapalenie błony naczyniowej oka
Produkt Hulio jest wskazany w leczeniu nieinfekcyjnego zapalenia przedniej części błony naczyniowej oka i całej błony naczyniowej u dorosłych pacjentów z niewystarczającą odpowiedzią na leczenie kortykosteroidami oraz u pacjentów, u których konieczne jest zmniejszenie dawki kortykosteroidów lub leczenie kortykosteroidami jest niewłaściwe.
Zapalenie błony naczyniowej oka u dzieci i młodzieży (ang. uveitis, UV)
Produkt Hulio jest wskazany w leczeniu przewlekłego niezakaźnego zapalenia błony naczyniowej przedniego odcinka oka u dzieci i młodzieży w wieku od 2 lat, u których stwierdzono niewystarczającą odpowiedź na leczenie konwencjonalne, nietolerancję leczenia konwencjonalnego lub u których leczenie konwencjonalne jest niewłaściwe.
4.2 Dawkowanie i sposób podawania
Leczenie produktem Hulio powinni rozpoczynać i nadzorować lekarze specjaliści posiadający doświadczenie w rozpoznawaniu i leczeniu chorób, w których produkt Hulio jest wskazany. Lekarzom okulistom zaleca się, aby przed rozpoczęciem leczenia produktem Hulio skonsultowali się z odpowiednim lekarzem specjalistą (patrz punkt 4.4). Pacjenci leczeni produktem Hulio powinni otrzymać „Kartę przypominającą dla pacjenta”.
Po odpowiednim przeszkoleniu zapoznającym z techniką wykonywania wstrzyknięć pacjenci mogą samodzielnie wstrzykiwać sobie produkt Hulio, jeśli lekarz uzna to za wskazane i w razie potrzeby zleci wizytę kontrolną.
W czasie leczenia produktem Hulio należy zoptymalizować inne jednoczesne stosowane leczenie (np. kortykosteroidami i (lub) środkami immunomodulującymi).
Dawkowanie
Reumatoidalne zapalenie stawów
Zalecana dawka produktu Hulio dla dorosłych pacjentów z reumatoidalnym zapaleniem stawów to 40 mg adalimumabu podawane co drugi tydzień w pojedynczej dawce we wstrzyknięciu podskórnym. W czasie leczenia produktem Hulio należy kontynuować podawanie metotreksatu.
W czasie leczenia produktem Hulio można kontynuować podawanie glikokortykosteroidów, salicylanów, niesteroidowych leków przeciwzapalnych oraz leków przeciwbólowych. Stosowanie w skojarzeniu z innymi niż metotreksat lekami modyfikującymi przebieg choroby, patrz punkty 4.4 i 5.1.
W przypadku monoterapii u niektórych pacjentów, u których nastąpi zmniejszenie odpowiedzi na leczenie, może być korzystne zwiększenie intensywności dawkowania adalimumabu do dawki 40 mg podawanej raz w tygodniu lub 80 mg podawanej co drugi tydzień.
Z dostępnych danych wynika, że odpowiedź kliniczna występuje zazwyczaj w ciągu 12 tygodni leczenia. U pacjenta nieodpowiadającego na leczenie w tym okresie należy ponownie rozważyć kontynuowanie terapii.
Produkt Hulio może być dostępny w innych mocach dawki i (lub) postaciach farmaceutycznych w zależności od indywidualnych potrzeb terapeutycznych.
Przerwanie podawania leku
Może być konieczne przerwanie podawania leku, np. przed zabiegiem chirurgicznym lub w przypadku wystąpienia ciężkiego zakażenia.
Z dostępnych danych wynika, że wznowienie podawania adalimumabu po uprzednim zaprzestaniu leczenia na 70 dni lub dłużej powodowało uzyskanie takiej samej odpowiedzi klinicznej, a profil bezpieczeństwa był podobny, jak w okresie przed przerwaniem podawania leku.
Zesztywniające zapalenie stawów kręgosłupa, osiowa spondyloartropatia bez zmian radiologicznych charakterystycznych dla ZZSK i łuszczycowe zapalenie stawów
Zalecana dawka produktu Hulio dla pacjentów z zesztywniającym zapaleniem stawów kręgosłupa, osiową spondyloartropatią bez zmian radiologicznych charakterystycznych dla ZZSK i dla pacjentów z łuszczycowym zapaleniem stawów to 40 mg adalimumabu podawane co drugi tydzień w pojedynczej dawce we wstrzyknięciu podskórnym.
Z dostępnych danych wynika, że odpowiedź kliniczna występuje zazwyczaj w ciągu 12 tygodni leczenia. U pacjenta nieodpowiadającego na leczenie w tym okresie należy ponownie rozważyć kontynuowanie terapii.
Łuszczyca
Zalecana dawka produktu Hulio u dorosłych pacjentów to dawka początkowa 80 mg podawana podskórnie, a następnie, po upływie jednego tygodnia od podania dawki początkowej, dawka 40 mg podawana podskórnie co drugi tydzień.
Należy ponownie dokładnie rozważyć kontynuację leczenia przez okres dłuższy niż 16 tygodni u pacjenta, u którego nie uzyskano odpowiedzi na leczenie w tym okresie.
Po upływie 16 tygodni u pacjentów, u których nie wykazano wystarczającej odpowiedzi na leczenie dawką 40 mg podawaną co drugi tydzień, może być korzystne zwiększenie częstości dawkowania do dawki 40 mg podawanej co tydzień lub 80 mg podawanej co drugi tydzień. U pacjenta z niewystarczającą odpowiedzią na leczenie po zwiększeniu częstości dawkowania należy powtórnie dokładnie rozważyć korzyści i ryzyko związane z dalszym stosowaniem produktu Hulio w zwiększonej dawce (patrz punkt 5.1). Jeśli po zwiększeniu częstości dawkowania uzyska się wystarczającą odpowiedź na leczenie, dawkę można następnie zmniejszyć do 40 mg co drugi tydzień.
Produkt Hulio może być dostępny w innych mocach dawki i (lub) postaciach farmaceutycznych w zależności od indywidualnych potrzeb terapeutycznych.
Ropne zapalenie apokrynowych gruczołów potowych
Zalecany schemat dawkowania produktu Hulio u dorosłych pacjentów z ropnym zapaleniem apokrynowych gruczołów potowych (HS) to początkowo 160 mg w 1. dniu (podawane jako cztery wstrzyknięcia dawki 40 mg na dobę lub jako dwa wstrzyknięcia dawki 40 mg na dobę w dwóch kolejnych dniach), a następnie 80 mg dwa tygodnie później w 15. dniu (podawane jako dwa wstrzyknięcia dawki 40 mg na dobę). Dwa tygodnie później (29. dzień) należy kontynuować leczenie stosując dawkę 40 mg podawaną co tydzień lub dawkę 80 mg podawaną co drugi tydzień (podawane jako dwa wstrzyknięcia dawki 40 mg na dobę). Jeśli to konieczne, w okresie leczenia produktem Hulio można kontynuować stosowanie antybiotyków. Zaleca się, aby w okresie leczenia produktem Hulio pacjenci codziennie przemywali zmiany skórne wywołane przez HS środkiem antyseptycznym
o działaniu miejscowym.
Należy ponownie dokładnie rozważyć kontynuację leczenia przez czas dłuższy niż 12 tygodni u pacjentów, u których w tym okresie nie nastąpiła poprawa.
Jeśli wskazane jest przerwanie leczenia, można powtórnie wprowadzić stosowanie produktu Hulio podając dawkę 40 mg co tydzień lub dawkę 80 mg co drugi tydzień (patrz punkt 5.1).
Należy okresowo oceniać korzyści i ryzyko związane z długotrwałą terapią (patrz punkt 5.1).
Produkt Hulio może być dostępny w innych mocach dawki i (lub) postaciach farmaceutycznych w zależności od indywidualnych potrzeb terapeutycznych.
Choroba Leśniowskiego-Crohna
Zalecany schemat dawkowania produktu Hulio w okresie indukcji u dorosłych pacjentów z czynną postacią choroby Leśniowskiego-Crohna o nasileniu umiarkowanym do ciężkiego to dawka 80 mg w tygodniu 0, a następnie dawka 40 mg w 2. tygodniu. Jeśli istnieje potrzeba uzyskania szybszej odpowiedzi na leczenie, można zastosować następujący schemat dawkowania: 160 mg w tygodniu 0 (podawane jako cztery wstrzyknięcia dawki 40 mg na dobę lub jako dwa wstrzyknięcia dawki 40 mg na dobę w dwóch kolejnych dniach), a następnie 80 mg w 2. tygodniu (podawane jako dwa wstrzyknięcia dawki 40 mg na dobę) z uwzględnieniem większego ryzyka wystąpienia zdarzeń niepożądanych w okresie indukcji.
Po okresie indukcji zalecana dawka wynosi 40 mg co drugi tydzień we wstrzyknięciu podskórnym. Ewentualnie, jeśli pacjent przerwał stosowanie produktu Hulio, a przedmiotowe i podmiotowe objawy choroby nawróciły, można ponownie zacząć podawanie produktu Hulio. Doświadczenie związane z ponownym podawaniem produktu po upływie więcej niż 8 tygodni od podania poprzedniej dawki jest niewielkie.
W okresie leczenia podtrzymującego dawki kortykosteroidów można stopniowo zmniejszać zgodnie z wytycznymi praktyki klinicznej.
W przypadku niektórych pacjentów, u których nastąpi zmniejszenie odpowiedzi na leczenie, może być korzystne zwiększenie intensywności dawkowania produktu Hulio do dawki 40 mg podawanej raz w tygodniu lub dawki 80 mg podawanej co drugi tydzień.
U pacjentów, u których nie wykazano odpowiedzi na leczenie do 4. tygodnia, może być korzystne kontynuowanie leczenia podtrzymującego do 12. tygodnia włącznie. U pacjenta nieodpowiadającego na leczenie w tym okresie należy ponownie dokładnie rozważyć kontynuowanie terapii.
Produkt Hulio może być dostępny w innych mocach dawki i (lub) postaciach farmaceutycznych w zależności od indywidualnych potrzeb terapeutycznych.
Wrzodziejące zapalenie jelita grubego
Zalecana dawka produktu Hulio w schemacie leczenia indukcyjnego u dorosłych pacjentów z umiarkowanym do ciężkiego wrzodziejącego zapalenia jelita grubego to 160 mg w tygodniu 0 (podawane jako cztery wstrzyknięcia dawki 40 mg na dobę lub jako dwa wstrzyknięcia dawki 40 mg na dobę w dwóch kolejnych dniach) oraz 80 mg w 2. Tygodniu (podawane jako dwa wstrzyknięcia dawki 40 mg na dobę). Po okresie indukcji zalecana dawka wynosi 40 mg co drugi tydzień we wstrzyknięciu podskórnym.
W okresie leczenia podtrzymującego dawki kortykosteroidów można stopniowo zmniejszać zgodnie z wytycznymi praktyki klinicznej.
W przypadku niektórych pacjentów, u których nastąpi zmniejszenie odpowiedzi na leczenie, może być korzystne zwiększenie intensywności dawkowania produktu Hulio do dawki 40 mg podawanej raz w tygodniu lub dawki 80 mg podawanej co drugi tydzień.
Z dostępnych danych wynika, że odpowiedź kliniczna występuje zazwyczaj w ciągu 2–8 tygodni leczenia. Nie zaleca się kontynuacji leczenia produktem Hulio u pacjentów, u których w tym okresie nie uzyska się odpowiedzi na leczenie.
Produkt Hulio może być dostępny w innych mocach dawki i (lub) postaciach farmaceutycznych w zależności od indywidualnych potrzeb terapeutycznych.
Zapalenie błony naczyniowej oka
Zalecana dawka produktu Hulio u dorosłych pacjentów z zapaleniem błony naczyniowej oka to dawka początkowa 80 mg, a następnie, po upływie jednego tygodnia od podania dawki początkowej, dawka 40 mg podawana co drugi tydzień. Doświadczenie w rozpoczynaniu leczenia wyłącznie produktem Hulio jest ograniczone. Leczenie produktem Hulio można rozpocząć w skojarzeniu z kortykosteroidami i (lub) innymi niebiologicznymi lekami immunomodulującymi. Po upływie dwóch tygodni od rozpoczęcia leczenia produktem Hulio dawkę jednocześnie stosowanych kortykosteroidów można stopniowo zmniejszać, zgodnie z praktyką kliniczną.
Zaleca się coroczną ocenę korzyści i zagrożeń związanych z kontynuacją długotrwałego leczenia (patrz punkt 5.1).
Produkt Hulio może być dostępny w innych mocach dawki i (lub) postaciach farmaceutycznych w zależności od indywidualnych potrzeb terapeutycznych.
Szczególne grupy pacjentów
Pacjenci w podeszłym wieku
Nie jest wymagana zmiana dawkowania.
Upośledzenie czynności nerek i (lub) wątroby
Nie badano stosowania adalimumabu w tych grupach pacjentów. Brak zaleceń dotyczących dawkowania.
Dzieci i młodzież
Młodzieńcze idiopatyczne zapalenie stawów
Wielostawowe młodzieńcze idiopatyczne zapalenie stawów u pacjentów w wieku od 2 lat
Zalecaną dawkę produktu Hulio dla pacjentów w wieku od 2 lat z wielostawowym młodzieńczym idiopatycznym zapaleniem stawów ustala się na podstawie masy ciała pacjenta (tabela 1). Produkt Hulio podaje się co drugi tydzień we wstrzyknięciu podskórnym.
Tabela 1: Dawka produktu Hulio u pacjentów z wielostawowym młodzieńczym idiopatycznym zapaleniem stawów
| Masa ciała pacjenta | Schemat dawkowania |
| od 10 kg do < 30 kg | 20 mg co drugi tydzień |
| ≥ 30 kg | 40 mg co drugi tydzień |
Z dostępnych danych wynika, że odpowiedź kliniczna występuje zazwyczaj w ciągu 12. tygodni leczenia. U pacjenta nieodpowiadającego na leczenie w tym okresie należy ponownie dokładnie rozważyć kontynuowanie terapii.
Stosowanie adalimumabu u pacjentów w wieku poniżej 2 lat nie jest właściwe w tym wskazaniu.
Produkt Hulio może być dostępny w innych mocach dawki i (lub) postaciach farmaceutycznych w zależności od indywidualnych potrzeb terapeutycznych.
Zapalenie stawów związane z zapaleniem przyczepów ścięgien
Zalecaną dawkę produktu Hulio u pacjentów w wieku 6 lat z zapaleniem stawów związanym z zapaleniem przyczepów ścięgien ustala się na podstawie masy ciała pacjenta (tabela 2). Produkt Hulio podaje się co drugi tydzień we wstrzyknięciu podskórnym.
Tabela 2: Dawka produktu Hulio u pacjentów z zapaleniem stawów związanym z zapaleniem przyczepów ścięgien
| Masa ciała pacjenta | Schemat dawkowania |
| od 15 kg do < 30 kg | 20 mg co drugi tydzień |
| ≥ 30 kg | 40 mg co drugi tydzień |
Stosowania adalimumabu nie badano u pacjentów w wieku poniżej 6 lat z zapaleniem stawów związanym z zapaleniem przyczepów ścięgien.
Produkt Hulio może być dostępny w innych mocach dawki i (lub) postaciach farmaceutycznych w zależności od indywidualnych potrzeb terapeutycznych.
Łuszczycowe zapalenie stawów i osiowa spondyloartropatia, w tym zesztywniające zapalenie stawów kręgosłupa
Stosowanie produktu Hulio u dzieci i młodzieży nie jest właściwe we wskazaniach: zesztywniające zapalenie stawów kręgosłupa i łuszczycowe zapalenie stawów.
Łuszczyca plackowata u dzieci i młodzieży
Zalecaną dawkę produktu Hulio u pacjentów w wieku od 4 do 17 lat z łuszczycą plackowatą ustala się na podstawie masy ciała pacjenta (tabela 3). Produkt Hulio podaje się we wstrzyknięciu podskórnym.
Tabela 3: Dawka produktu Hulio u dzieci i młodzieży z łuszczycą plackowatą
| Masa ciała pacjenta | Schemat dawkowania |
| od 15 kg do < 30 kg | Dawka początkowa 20 mg, a następnie po upływie jednego tygodnia od podania dawki początkowej, dawka 20 mg podawana co drugi tydzień |
| ≥ 30 kg | Dawka początkowa 40 mg, a następnie po upływie jednego tygodnia od podania dawki początkowej, dawka 40 mg podawana co drugi tydzień |
Należy dokładnie rozważyć, czy kontynuacja terapii przez okres dłuższy niż 16 tygodni jest wskazana u pacjenta nieodpowiadającego na leczenie w tym okresie.
Jeśli wskazane jest powtórne leczenie produktem Hulio, należy postępować zgodnie z powyższymi zaleceniami dotyczącymi dawkowania i czasu trwania leczenia.
Bezpieczeństwo stosowania adalimumabu u dzieci i młodzieży z łuszczycą plackowatą oceniano przez średnio 13 miesięcy.
Stosowanie adalimumabu u dzieci w wieku poniżej 4 lat nie jest właściwe w tym wskazaniu.
Produkt Hulio może być dostępny w innych mocach dawki i (lub) postaciach farmaceutycznych w zależności od indywidualnych potrzeb terapeutycznych.
Ropne zapalenie apokrynowych gruczołów potowych u młodzieży (w wieku od 12 lat, o masie ciała co najmniej 30 kg)
Nie przeprowadzono badań klinicznych dotyczących stosowania adalimumabu u pacjentów w wieku młodzieńczym z HS. Dawkowanie adalimumabu u tych pacjentów ustalono na podstawie modelowania i symulacji farmakokinetycznych (patrz punkt 5.2).
Zalecana dawka produktu Hulio to 80 mg w tygodniu 0, a następnie, począwszy od 1. tygodnia, 40 mg co drugi tydzień we wstrzyknięciu podskórnym.
U pacjentów w wieku młodzieńczym z niewystarczającą odpowiedzią na leczenie produktem Hulio podawanym w dawce 40 mg co drugi tydzień można rozważyć zwiększenie częstości dawkowania do dawki 40 mg podawanej co tydzień lub dawki 80 mg podawanej co drugi tydzień.
Jeśli to konieczne, w okresie leczenia produktem Hulio można kontynuować stosowanie antybiotyków. Zaleca się, aby w okresie leczenia produktem Hulio pacjenci codziennie przemywali zmiany skórne wywołane przez HS środkiem antyseptycznym o działaniu miejscowym.
Należy ponownie dokładnie rozważyć kontynuację leczenia przez czas dłuższy niż 12 tygodni u pacjentów, u których w tym okresie nie nastąpiła poprawa.
Jeśli wskazane jest przerwanie leczenia, można powtórnie wprowadzić stosowanie produktu Hulio.
Należy okresowo oceniać korzyści i ryzyko związane z długotrwałą terapią (patrz dane dotyczące dorosłych pacjentów w punkcie 5.1).
Stosowanie produktu Hulio u dzieci w wieku poniżej 12 lat nie jest właściwe w tym wskazaniu.
Produkt Hulio może być dostępny w innych mocach dawki i (lub) postaciach farmaceutycznych w zależności od indywidualnych potrzeb terapeutycznych.
Choroba Leśniowskiego-Crohna u dzieci i młodzieży
Zalecaną dawkę produktu Hulio dla pacjentów w wieku od 6 do 17 lat z chorobą Leśniowskiego-Crohna ustala się na podstawie masy ciała pacjenta (tabela 4). Produkt Hulio podaje się we wstrzyknięciu podskórnym.
Tabela 4: Dawkowanie produktu Hulio u dzieci i młodzieży z chorobą Leśniowskiego-
Crohna
| Masa ciała pacjenta | Dawka indukcyjna | Dawka podtrzymująca, począwszy od 4. tygodnia |
| < 40 kg |
Jeśli istnieje konieczność uzyskania szybszej odpowiedzi na leczenie, przy uwzględnieniu, że ryzyko wystąpienia zdarzeń niepożądanych może być większe, gdy stosuje się większą dawkę indukcyjną, można zastosować następujący schemat dawkowania:
| 20 mg co drugi tydzień |
| ≥ 40 kg |
Jeśli istnieje konieczność uzyskania szybszej odpowiedzi na leczenie, przy uwzględnieniu, że ryzyko wystąpienia zdarzeń niepożądanych może być większe, gdy stosuje się większą dawkę indukcyjną, można zastosować następujący schemat dawkowania:
| 40 mg co drugi tydzień |
U pacjentów, u których odpowiedź na leczenie jest niewystarczająca, może być korzystne zwiększenie dawki:
- < 40 kg: 20 mg co tydzień
- ≥ 40 kg: 40 mg co tydzień lub 80 mg co drugi tydzień
U pacjenta nieodpowiadającego na leczenie w okresie maksymalnie 12. tygodni należy ponownie dokładnie rozważyć kontynuowanie terapii.
Stosowanie adalimumabu u dzieci w wieku poniżej 6 lat nie jest właściwe w tym wskazaniu.
Produkt Hulio może być dostępny w innych mocach dawki i (lub) postaciach farmaceutycznych w zależności od indywidualnych potrzeb terapeutycznych.
Wrzodziejące zapalenie jelita grubego u dzieci i młodzieży
Zalecana dawka produktu Hulio u pacjentów z wrzodziejącym zapaleniem jelita grubego, w wieku od 6 do 17 lat, ustalana jest w zależności od masy ciała pacjenta (tabela 5). Produkt Hulio podaje się we wstrzyknięciu podskórnym.
Tabela 5. Dawka produktu Hulio u dzieci i młodzieży z wrzodziejącym zapaleniem jelita grubego
| Masa ciała pacjenta | Dawka indukcyjna | Dawka podtrzymująca, począwszy od
|
| < 40 kg |
|
|
| ≥ 40 kg |
|
|
* Pacjenci pediatryczni, którzy ukończyli 18 lat podczas leczenia produktem Hulio, powinni kontynuować leczenie przepisaną dawką podtrzymującą.
Należy dokładnie rozważyć, czy kontynuować leczenie dłużej niż 8 tygodni u pacjentów, którzy nie wykazali oznak odpowiedzi na leczenie w tym okresie.
Stosowanie produktu Hulio u pacjentów w wieku poniżej 6 lat nie jest właściwe w tym wskazaniu.
Produkt Hulio może być dostępny w innych dawkach i (lub) postaciach farmaceutycznych w zależności od indywidualnych potrzeb terapeutycznych.
Zapalenie błony naczyniowej oka u dzieci i młodzieży (ang. uveitis, UV)
Zalecaną dawkę produktu Hulio u dzieci i młodzieży w wieku od 2 lat z zapaleniem błony naczyniowej oka ustala się na podstawie masy ciała pacjenta (tabela 6). Produkt Hulio podaje się we wstrzyknięciu podskórnym.
W przypadku zapalenia błony naczyniowej oka u dzieci i młodzieży nie ma doświadczenia w leczeniu produktem Hulio bez jednoczesnego leczenia metotreksatem.
Tabela 6: Dawka produktu Hulio u dzieci i młodzieży z zapaleniem błony naczyniowej oka
| Masa ciała pacjenta | Schemat dawkowania |
| < 30 kg | 20 mg co drugi tydzień w skojarzeniu z metotreksatem |
| ≥ 30 kg | 40 mg co drugi tydzień w skojarzeniu z metotreksatem |
Rozpoczynając terapię produktem Hulio, jeden tydzień przed rozpoczęciem leczenia można podać dawkę nasycającą wynoszącą 40 mg u pacjentów o masie ciała < 30 kg oraz 80 mg u pacjentów
o masie ciała ≥ 30 kg. Nie są dostępne dane kliniczne dotyczące stosowania dawki nasycającej produktu Hulio u dzieci w wieku < 6 lat (patrz punkt 5.2).
Stosowanie produktu Hulio u dzieci w wieku poniżej 2 lat nie jest właściwe w tym wskazaniu.
Zaleca się coroczną ocenę korzyści i zagrożeń związanych z kontynuacją długotrwałego leczenia (patrz punkt 5.1).
Produkt Hulio może być dostępny w innych mocach dawki i (lub) postaciach farmaceutycznych w zależności od indywidualnych potrzeb terapeutycznych.
Sposób podawania
Produkt Hulio podaje się we wstrzyknięciu podskórnym. Szczegółowe instrukcje dotyczące stosowania podano w ulotce dołączonej do opakowania.
W przypadku pacjentów wymagających stosowania dawki mniejszej niż pełna dawka 40 mg dostępny jest lek w fiolce z przeznaczeniem stosowania u dzieci i młodzieży.
4.3 Przeciwwskazania
Nadwrażliwość na substancję czynną lub na którąkolwiek substancję pomocniczą wymienioną w punkcie 6.1.
Czynna gruźlica lub inne ciężkie zakażenia, takie jak posocznica i zakażenia oportunistyczne (patrz punkt 4.4).
Umiarkowana do ciężkiej niewydolność serca (klasa III/IV wg NYHA) (patrz punkt 4.4).
4.4 Specjalne ostrzeżenia i środki ostrożności dotyczące stosowania
Identyfikacja produktu
W celu jak najdokładniejszego ustalenia, jakie biologiczne produkty lecznicze zastosowano, należy czytelnie zanotować nazwę i numer serii podanego produktu.
Zakażenia
Pacjenci otrzymujący leki z grupy antagonistów TNF (ang. tumor necrosis factor) są bardziej podatni na poważne zakażenia. Upośledzenie czynności płuc może zwiększyć ryzyko rozwoju zakażeń. W związku z tym przed leczeniem, w trakcie leczenia i po zakończeniu terapii adalimumabem pacjentów należy poddawać dokładnej obserwacji pod kątem występowania zakażeń, w tym gruźlicy. Ponieważ eliminacja adalimumabu z ustroju może trwać nawet 4 miesiące, należy kontynuować obserwację pacjenta przez ten okres.
Leczenia produktem Hulio nie należy rozpoczynać u pacjentów z czynnym zakażeniem, w tym z przewlekłymi lub miejscowymi zakażeniami, do czasu opanowania zakażenia. W przypadku pacjentów narażonych na zakażenie prątkiem gruźlicy i pacjentów, którzy podróżowali w rejonach
o wysokim ryzyku zachorowania na gruźlicę lub występujące endemicznie grzybice, takie jak histoplazmoza, kokcydioidomykoza bądź blastomykoza, przed rozpoczęciem terapii należy rozważyć korzyści i ryzyko związane z leczeniem produktem Hulio (patrz Inne zakażenia oportunistyczne).
Pacjentów, u których w czasie leczenia produktem Hulio wystąpi nowe zakażenie, należy dokładnie obserwować i wykonać u nich badania diagnostyczne w pełnym zakresie. Jeśli u pacjenta wystąpi nowe ciężkie zakażenie lub posocznica, należy zastosować odpowiednie leczenie przeciwdrobnoustrojowe lub przeciwgrzybicze, a podawanie produktu Hulio należy wstrzymać do czasu opanowania zakażenia. Lekarze powinni zachować ostrożność, rozważając użycie adalimumabu u pacjentów z nawracającymi zakażeniami w wywiadzie lub ze schorzeniami, które mogą zwiększać skłonność do zakażeń, co obejmuje też jednoczesne stosowanie immunosupresyjnych produktów leczniczych.
Ciężkie zakażenia
U pacjentów otrzymujących adalimumab zgłaszano przypadki ciężkich zakażeń, w tym posocznicy, spowodowanej zakażeniem bakteryjnym, zakażeniem wywołanym przez prątki, inwazyjnym zakażeniem grzybiczym, pasożytniczym lub wirusowym, a także inne oportunistyczne zakażenia, takie jak listerioza, legionelloza i zakażenie Pneumocystis.
Do innych ciężkich zakażeń odnotowanych w badaniach klinicznych zalicza się zapalenie płuc, odmiedniczkowe zapalenie nerek, infekcyjne zapalenie stawów oraz posocznicę. W związku z zakażeniami zgłaszano przypadki hospitalizacji lub zgonów.
Gruźlica
U pacjentów otrzymujących adalimumab odnotowano przypadki gruźlicy, w tym jej reaktywacji i nowe zachorowania na gruźlicę. Zgłoszenia obejmowały przypadki gruźlicy płucnej i pozapłucnej (tzn. rozsianej).
Przed rozpoczęciem leczenia produktem Hulio wszystkich pacjentów należy poddać badaniom w celu wykluczenia zarówno czynnej, jak i nieczynnej („utajonej”) gruźlicy. Badanie powinno zawierać szczegółową, dokonaną przez lekarza ocenę wywiadu dotyczącego wcześniej przebytej przez pacjenta gruźlicy lub możliwości wcześniejszego narażenia na kontakt z osobami z czynną postacią gruźlicy oraz stosowanego wcześniej i (lub) obecnie leczenia immunosupresyjnego. U wszystkich pacjentów należy przeprowadzić odpowiednie badania przesiewowe (tzn. skórną próbę tuberkulinową i badanie RTG klatki piersiowej) (zastosowanie mogą mieć lokalne zalecenia). Zaleca się odnotowanie tych badań i ich wyników w „Karcie przypominającej dla pacjenta”. Lekarze powinni pamiętać o ryzyku fałszywie ujemnych wyników skórnych odczynów tuberkulinowych, zwłaszcza u ciężko chorych pacjentów oraz pacjentów z osłabioną odpornością.
W przypadku rozpoznania czynnej gruźlicy nie wolno rozpoczynać leczenia produktem Hulio (patrz punkt 4.3).
We wszystkich opisanych poniżej sytuacjach należy bardzo dokładnie rozważyć stosunek korzyści do zagrożeń związanych z leczeniem.
W przypadku podejrzenia utajonej gruźlicy należy skonsultować się z lekarzem z doświadczeniem w leczeniu gruźlicy.
W przypadku rozpoznania utajonej gruźlicy, przed rozpoczęciem podawania produktu Hulio należy rozpocząć odpowiednie profilaktyczne leczenie przeciwgruźlicze, zgodnie z lokalnymi zaleceniami.
Zastosowanie profilaktycznego leczenia przeciwgruźliczego przed rozpoczęciem stosowania produktu Hulio należy również rozważyć u pacjentów z kilkoma lub z istotnymi czynnikami ryzyka i ujemnym wynikiem badania w kierunku gruźlicy oraz u pacjentów z utajoną lub czynną gruźlicą w przeszłości, u których nie można potwierdzić zastosowania odpowiedniego leczenia.
Mimo zastosowania profilaktycznego leczenia przeciwgruźliczego u pacjentów leczonych adalimumabem wystąpiły przypadki reaktywacji gruźlicy. U niektórych pacjentów, wcześniej z powodzeniem leczonych z powodu czynnej gruźlicy, w czasie stosowania adalimumabu ponownie doszło do rozwoju gruźlicy.
Pacjentów należy poinstruować, aby zgłosili się do lekarza w przypadku pojawienia się objawów klinicznych wskazujących na wystąpienie gruźlicy (takich jak uporczywy kaszel, wyniszczenie/zmniejszenie masy ciała, stan podgorączkowy, apatia) w czasie leczenia produktem Hulio lub po jego zakończeniu.
Inne zakażenia oportunistyczne
U pacjentów otrzymujących adalimumab obserwowano zakażenia oportunistyczne, w tym inwazyjne zakażenia grzybicze. Zakażenia te nie zawsze rozpoznawano u pacjentów otrzymujących leki z grupy antagonistów TNF, co powodowało opóźnienia w zastosowaniu odpowiedniego leczenia, niekiedy prowadzące do zgonu.
U pacjentów, u których wystąpią takie objawy przedmiotowe i podmiotowe jak: gorączka, złe samopoczucie, zmniejszenie masy ciała, poty, kaszel, duszność i (lub) nacieki w płucach lub inna ciężka choroba ogólnoustrojowa ze współistniejącym wstrząsem lub bez wstrząsu, należy podejrzewać inwazyjne zakażenie grzybicze i natychmiast przerwać podawanie produktu Hulio. U pacjentów tych rozpoznanie oraz zastosowanie empirycznej terapii przeciwgrzybiczej należy ustalić w porozumieniu z lekarzem specjalizującym się w leczeniu pacjentów z inwazyjnymi zakażeniami grzybiczymi.
Reaktywacja zapalenia wątroby typu B
U pacjentów będących przewlekłymi nosicielami wirusa HBV (tzn. takich, u których wykryto antygen powierzchniowy HBV) i otrzymujących lek z grupy antagonistów TNF, w tym adalimumab, wystąpiła reaktywacja zapalenia wątroby typu B. W niektórych przypadkach doszło do zgonu. Należy wykonać u pacjentów badania w kierunku zakażenia HBV przed rozpoczęciem leczenia adalimumabem. W przypadku pacjentów z dodatnim wynikiem badania w kierunku zakażenia HBV zaleca się konsultację u lekarza specjalizującego się w leczeniu zapalenia wątroby typu B.
Nosicieli HBV, którzy wymagają leczenia produktem Hulio, przez cały okres terapii i przez kilka miesięcy po jej zakończeniu należy dokładnie obserwować pod kątem przedmiotowych i podmiotowych objawów czynnego zakażenia HBV. Nie są dostępne wystarczające dane dotyczące leczenia pacjentów będących nosicielami HBV lekami przeciwwirusowymi w połączeniu z antagonistami TNF w celu zapobiegania reaktywacji HBV. U pacjentów, u których wystąpi reaktywacja zakażenia HBV, należy zaprzestać podawanie produktu Hulio i rozpocząć stosowanie skutecznego leczenia przeciwwirusowego oraz odpowiedniego leczenia podtrzymującego.
Zdarzenia neurologiczne
Stosowanie antagonistów TNF, w tym adalimumabu, rzadko wiązano z wystąpieniem nowych przypadków lub z nasileniem się istniejących objawów klinicznych i (lub) radiologicznych chorób demielinizacyjnych ośrodkowego układu nerwowego, w tym stwardnienia rozsianego, zapalenia nerwu wzrokowego i obwodowych chorób demielinizacyjnych, m.in zespołu Guillaina-Barrégo. Należy zachować ostrożność rozważając zastosowanie adalimumabu u pacjentów z zaburzeniami demielinizacyjnymi ośrodkowego lub obwodowego układu nerwowego, które występowały wcześniej lub ujawniły się niedawno. Należy rozważyć zaprzestanie podawania produktu Hulio, jeśli wystąpi którekolwiek z tych zaburzeń. Stwierdzono, że istnieje związek pomiędzy zapaleniem części pośredniej błony naczyniowej oka a zaburzeniami demielinizacyjnymi ośrodkowego układu nerwowego. Przed rozpoczęciem leczenia produktem Hulio u pacjentów z niezakaźnym zapaleniem części pośredniej błony naczyniowej oka należy wykonać badanie neurologiczne, a także regularnie wykonywać takie badanie w trakcie leczenia w celu oceny już występujących lub rozwijających się zaburzeń demielinizacyjnych ośrodkowego układu nerwowego.
Reakcje alergiczne
Ciężkie reakcje alergiczne związane ze stosowaniem adalimumabu w badaniach klinicznych występowały rzadko. Reakcje alergiczne inne niż ciężkie związane ze stosowaniem adalimumabu obserwowano podczas badań klinicznych niezbyt często. Odnotowano przypadki ciężkich reakcji alergicznych, w tym anafilaksji po podaniu adalimumabu. Jeśli wystąpi reakcja anafilaktyczna lub inna ciężka reakcja alergiczna należy natychmiast zakończyć podawanie produktu Hulio i rozpocząć odpowiednie leczenie.
Działanie immunosupresyjne
W badaniu z udziałem 64 pacjentów z reumatoidalnym zapaleniem stawów leczonych adalimumabem nie stwierdzono działania hamującego reakcje nadwrażliwości typu późnego, zmniejszenia stężenia immunoglobulin ani zmian w liczbie limfocytów T, B, NK, monocytów/makrofagów, ani granulocytów obojętnochłonnych.
Nowotwory złośliwe i zaburzenia limfoproliferacyjne
W kontrolowanych badaniach klinicznych obejmujących leki z grupy antagonistów TNF zaobserwowano więcej przypadków nowotworów złośliwych, w tym chłoniaka, wśród pacjentów otrzymujących lek z grupy antagonistów TNF w porównaniu z pacjentami z grupy kontrolnej. Przypadki takie występowały jednak rzadko. Po wprowadzeniu produktu do obrotu zgłaszano przypadki białaczki u pacjentów przyjmujących leki z grupy antagonistów TNF. Ryzyko wystąpienia chłoniaka i białaczki jest większe u pacjentów z reumatoidalnym zapaleniem stawów charakteryzującym się długotrwałym, wysoce aktywnym procesem zapalnym, co komplikuje ocenę ryzyka. Przy obecnym stanie wiedzy nie można wykluczyć możliwości ryzyka rozwoju chłoniaków, białaczki i innych nowotworów złośliwych u pacjentów leczonych antagonistą TNF.
Po wprowadzeniu do obrotu odnotowano przypadki nowotworów złośliwych, niekiedy zakończonych zgonem wśród dzieci, młodzieży i młodych osób dorosłych (w wieku do 22 lat), które leczono antagonistami TNF, w tym adalimumabem (rozpoczęcie leczenia ≤18. roku życia). Chłoniaki stanowiły około połowy przypadków. W pozostałych przypadkach były to rozmaite nowotwory złośliwe, w tym rzadko występujące nowotwory złośliwe zazwyczaj związane z immunosupresją. Nie można wykluczyć ryzyka rozwoju nowotworów złośliwych u dzieci i młodzieży otrzymujących leki z grupy antagonistów TNF.
Z danych po wprowadzeniu do obrotu zebrano informacje o rzadko występujących przypadkach chłoniaka T-komórkowego wątrobowo-śledzionowego u pacjentów leczonych adalimumabem. Ten rzadki typ chłoniaka T-komórkowego ma bardzo agresywny przebieg i zwykle powoduje zgon. Niektóre z opisanych chłoniaków T-komórkowych wątrobowo-śledzionowych stwierdzonych podczas stosowania adalimumabu wystąpiły u młodych pacjentów dorosłych leczonych jednocześnie azatiopryną lub 6-merkaptopuryną z powodu choroby zapalnej jelit. Należy dokładnie rozważyć potencjalne ryzyko związane ze skojarzonym stosowaniem azatiopryny lub 6-merkaptopuryny i adalimumabu. Nie można wykluczyć ryzyka rozwoju chłoniaka T-komórkowego wątrobowo-śledzionowego u pacjentów leczonych produktem Hulio (patrz punkt 4.8).
Nie przeprowadzono badań z udziałem pacjentów z nowotworem złośliwym w wywiadzie ani pacjentów, u których kontynuowano leczenie adalimumabem po wystąpieniu nowotworu złośliwego. Z tego względu należy zachować szczególną ostrożność, rozważając zastosowanie adalimumabu u takich pacjentów (patrz punkt 4.8).
Przed rozpoczęciem i w trakcie leczenia produktem Hulio należy wszystkich pacjentów, a w szczególności pacjentów ze stwierdzonym w wywiadzie intensywnym leczeniem immunosupresyjnym oraz pacjentów z łuszczycą leczonych w przeszłości metodą PUVA (ang. psoralen + ultraviolet light A), poddać badaniu na obecność innego niż czerniak raka skóry. Wśród pacjentów leczonych antagonistami TNF, w tym adalimumabem, odnotowano również przypadki czerniaka i raka z komórek Merkla (patrz punkt 4.8).
W eksploracyjnym badaniu klinicznym oceniającym stosowanie infliksymabu (innego antagonisty TNF) u pacjentów z przewlekłą obturacyjną chorobą płuc (POChP) o nasileniu umiarkowanym do ciężkiego odnotowano większą liczbę nowotworów złośliwych, głównie płuc lub głowy i szyi, wśród pacjentów leczonych infliksymabem w porównaniu z pacjentami z grupy kontrolnej. Wszyscy pacjenci byli nałogowymi palaczami w wywiadzie. Należy zatem zachować ostrożność podczas stosowania jakiegokolwiek antagonisty TNF u pacjentów z POChP oraz u pacjentów, u których ryzyko wystąpienia nowotworu złośliwego jest zwiększone z powodu nałogowego palenia wyrobów tytoniowych.
Na podstawie obecnie dostępnych danych nie można stwierdzić, czy leczenie adalimumabem ma wpływ na ryzyko rozwoju dysplazji lub raka jelita grubego. W przypadku wszystkich pacjentów z wrzodziejącym zapaleniem jelita grubego i ze zwiększonym ryzykiem wystąpienia dysplazji lub raka jelita grubego (na przykład pacjentów z długotrwałym wrzodziejącym zapaleniem jelita grubego lub pierwotnym stwardniającym zapaleniem dróg żółciowych) oraz pacjentów z dysplazją lub rakiem jelita grubego w wywiadzie, przed leczeniem i przez cały okres choroby należy poddawać w regularnych odstępach czasu badaniom w kierunku dysplazji. Taka ocena powinna obejmować kolonoskopię oraz wykonanie biopsji zgodnie z miejscowymi zaleceniami.
Reakcje hematologiczne
Rzadko odnotowano przypadki pancytopenii, w tym niedokrwistości aplastycznej, w związku ze stosowaniem antagonistów TNF. Podczas stosowania adalimumabu zgłaszano zdarzenia niepożądane ze strony układu krwiotwórczego, w tym istotny z medycznego punktu widzenia niedobór krwinek (np. trombocytopenię, leukopenię). Wszystkim pacjentom stosującym adalimumab należy zalecić, aby natychmiast zgłosili się do lekarza w przypadku pojawienia się przedmiotowych i podmiotowych objawów wskazujących na skazy krwotoczne (takich jak utrzymująca się gorączka, wylewy podskórne, krwawienie, bladość). U pacjentów z potwierdzonymi istotnymi zaburzeniami hematologicznymi należy rozważyć zaprzestanie leczenia produktem Hulio.
Szczepienia
Podobne reakcje przeciwciał na standardową 23-walentną szczepionkę przeciw pneumokokowemu zapaleniu płuc oraz triwalentną szczepionkę przeciw grypie zaobserwowano w badaniu przeprowadzonym z udziałem 226 dorosłych pacjentów z reumatoidalnym zapaleniem stawów, którym podawano adalimumab lub placebo. Nie ma dostępnych danych na temat wtórnego przenoszenia zakażenia przez żywe szczepionki u pacjentów otrzymujących adalimumab.
Zaleca się, aby u dzieci, jeśli to możliwe, przed rozpoczęciem leczenia adalimumabem wykonano wszystkie szczepienia zgodnie z obowiązującym kalendarzem szczepień.
Pacjenci leczeni adalimumabem mogą jednocześnie otrzymywać szczepionki z wyjątkiem szczepionek żywych. U niemowląt narażonych na adalimumab w okresie życia płodowego nie zaleca się stosowania żywych szczepionek (np. szczepionki przeciwgruźliczej, BCG) przez okres 5 miesięcy od przyjęcia przez matkę ostatniej dawki adalimumabu w okresie ciąży.
Zastoinowa niewydolność serca
W badaniu klinicznym dotyczącym innego antagonisty TNF zaobserwowano pogorszenie zastoinowej niewydolności serca i zwiększoną śmiertelność w wyniku zastoinowej niewydolności serca. U pacjentów otrzymujących adalimumab również odnotowano przypadki pogorszenia zastoinowej niewydolności serca. Należy zachować ostrożność, stosując adalimumabu pacjentów z łagodną niewydolnością serca (klasa I/II wg NYHA). Adalimumab jest przeciwwskazany w umiarkowanej do ciężkiej niewydolności serca (patrz punkt 4.3). Należy przerwać leczenie produktem Hulio u pacjentów, u których pojawią się nowe objawy zastoinowej niewydolności serca lub wystąpi zaostrzenie istniejących objawów.
Procesy autoimmunologiczne
Leczenie produktem Hulio może prowadzić do powstania autoprzeciwciał. Nie jest znany wpływ długotrwałego leczenia adalimumabem na rozwój chorób autoimmunologicznych. Jeśli po leczeniu produktem Hulio u pacjenta wystąpią objawy wskazujące na zespół toczniopodobny, a wynik oznaczenia przeciwciał przeciw dwuniciowemu DNA będzie dodatni, nie należy kontynuować leczenia produktem Hulio (patrz punkt 4.8).
Jednoczesne podawanie biologicznych DMARD lub antagonistów TNF
Przypadki ciężkich zakażeń obserwowano podczas badań klinicznych, w których podawano jednocześnie anakinrę i etanercept (inny antagonista TNF), bez dodatkowych korzyści klinicznych w porównaniu ze stosowaniem wyłącznie etanerceptu. Ze względu na charakter zdarzeń niepożądanych obserwowanych podczas leczenia skojarzonego etanerceptem i anakinrą, podobne działanie toksyczne może wystąpić w wyniku stosowania anakinry w połączeniu z innymi antagonistami TNF. Nie zaleca się zatem stosowania adalimumabu w skojarzeniu z anakinrą (patrz punkt 4.5).
Nie zaleca się jednoczesnego podawania adalimumabu z innymi biologicznymi DMARD (takimi jak anakinra i abatacept) lub innymi antagonistami TNF ze względu na możliwość zwiększonego ryzyka rozwoju zakażeń, w tym ciężkich zakażeń i innych potencjalnych interakcji farmakologicznych (patrz punkt 4.5).
Zabiegi chirurgiczne
Doświadczenie dotyczące bezpieczeństwa wykonywania zabiegów chirurgicznych u pacjentów leczonych adalimumabem jest ograniczone. W razie planowania zabiegu chirurgicznego należy wziąć pod uwagę długi okres półtrwania adalimumabu. Pacjenta, który ma zostać poddany zabiegowi chirurgicznemu podczas przyjmowania adalimumabu, należy ściśle obserwować pod kątem rozwoju zakażeń, a w razie konieczności należy podjąć odpowiednie działania. Doświadczenie dotyczące bezpieczeństwa wykonywania artroplastyki u pacjentów przyjmujących adalimumab jest ograniczone.
Niedrożność jelita cienkiego
Brak odpowiedzi na leczenie choroby Leśniowskiego-Crohna może wskazywać na obecność trwałego, zwłókniałego zwężenia, które może wymagać leczenia chirurgicznego. Dostępne dane wskazują na to, że adalimumab nie powoduje nasilenia zwężeń ani nie wpływa na ich powstanie.
Pacjenci w podeszłym wieku
Częstość występowania ciężkich zakażeń u leczonych adalimumabem pacjentów w wieku powyżej 65 lat (3,7%) była większa niż u pacjentów w wieku poniżej 65 lat (1,5%). Niektóre z zakażeń zakończyły się zgonem. Podczas leczenia pacjentów w podeszłym wieku należy zwrócić szczególną uwagę na ryzyko rozwoju zakażenia.
Dzieci i młodzież
Patrz „Szczepienia” powyżej.
Substancje pomocnicze o znanym działaniu
Sorbitol
Ten produkt zawiera sorbitol (E 420). Pacjenci z dziedziczną nietolerancją fruktozy nie powinni przyjmować/otrzymywać tego produktu.
Sód
Ten produkt zawiera mniej niż 1 mmol (23 mg) sodu w dawce wynoszącej 0,8 ml, to znaczy produkt uznaje się za „wolny od sodu”.
Polisorbat 80
Ten produkt leczniczy zawiera 0,8 mg polisorbatu 80 w każdej 40 mg wstępnie napełnionej strzykawce i w każdym wstępnie napełnionym pencie, co odpowiada stężeniu 1,0 mg/ml. Polisorbaty mogą powodować reakcje alergiczne.
4.5 Interakcje z innymi produktami leczniczymi i inne rodzaje interakcji
Stosowanie adalimumabu badano w reumatoidalnym zapaleniem stawów, wielostawowym młodzieńczym idiopatycznym zapaleniem stawów i łuszczycowym zapaleniem stawów u pacjentów przyjmujących adalimumab w monoterapii oraz u pacjentów przyjmujących jednocześnie metotreksat. Rozwój przeciwciał był większy w przypadku stosowania adalimumabu w monoterapii niż w przypadku stosowania adalimumabu wraz z metotreksatem. Podawanie adalimumabu bez metotreksatu powodowało zwiększony rozwój przeciwciał, zwiększenie klirensu i zmniejszenie skuteczności adalimumabu (patrz punkt 5.1).
Nie zaleca się stosowania adalimumabu w skojarzeniu z anakinrą (patrz punkt 4.4). Nie zaleca się stosowania adalimumabu w skojarzeniu z abataceptem (patrz punkt 4.4).
4.6 Wpływ na płodność, ciążę i laktację
Kobiety zdolne do zajścia w ciążę
Kobiety zdolne do zajścia w ciążę powinny rozważyć stosowanie odpowiednich metod zapobiegania ciąży i ich kontynuowanie przez co najmniej pięć miesięcy po przyjęciu ostatniej dawki produktu Hulio.
Ciąża
Znaczna liczba (około 2100) prospektywnie rejestrowanych ciąż narażonych na adalimumab, zakończonych żywym urodzeniem o znanym zakończeniu, w tym ponad 1 500 ciąż narażonych w pierwszym trymestrze, nie wskazuje na zwiększenie odsetka wad rozwojowych u noworodków.
Do prospektywnych rejestrów kohortowych włączono 257 kobiet z reumatoidalnym zapaleniem stawów (RZS) lub chorobą Leśniowskiego-Crohna (ChLC) leczonych adalimumabem co najmniej w pierwszym trymestrze ciąży i 120 kobiet z RZS lub ChLC nieleczonych adalimumabem. Głównym punktem końcowym była częstość występowania urodzeń z ciężką wadą wrodzoną. Współczynnik ciąż zakończonych urodzeniem przynajmniej jednego żywego noworodka z ciężką wadą wrodzoną wynosił 6/69 (8,7%) u kobiet z RZS leczonych adalimumabem i 5/74 (6,8%) u nieleczonych kobiet z RZS (nieskorygowany OR 1,31, 95% CI 0,38-4,52) oraz 16/152 (10,5%) u kobiet z ChLC leczonych adalimumabem i 3/32 (9,4%) u nieleczonych kobiet z ChLC (nieskorygowany OR 1,14, 95% CI 0,31-4,16). Skorygowany OR (uwzględniający różnice wyjściowe) wynosił 1,10 (95% CI 0,45-2,73) łącznie dla RZS i ChLC. Dla drugorzędnych punktów końcowych: samoistnych poronień, niewielkich wad wrodzonych, przedwczesnego porodu, wielkości płodu, ciężkich lub oportunistycznych zakażeń, nie było wyraźnej różnicy między kobietami leczonymi a nieleczonymi adalimumabem; nie raportowano także martwych urodzeń oraz nowotworów. Na interpretację danych mogą mieć wpływ ograniczenia metodologiczne badania, w tym mała wielkość próby oraz brak randomizacji.
W badaniu dotyczącym toksycznego wpływu na rozwój potomstwa prowadzonym na małpach nie wykazano szkodliwego wpływu na matkę, embriotoksyczności ani działania teratogennego. Nie są dostępne niekliniczne dane dotyczące pourodzeniowej toksyczności adalimumabu (patrz punkt 5.3).
Ze względu na hamujące działanie na TNFα adalimumab podawany w okresie ciąży może wpływać na prawidłową odpowiedź immunologiczną u noworodka. Adalimumab należy stosować w okresie ciąży, tylko jeśli jest to bezwzględnie konieczne.
Adalimumab może przenikać przez łożysko do surowicy niemowląt, których matki leczono w okresie ciąży adalimumabem. W wyniku tego u niemowląt może wystąpić zwiększone ryzyko rozwoju zakażenia. U niemowląt narażonych na działanie adalimumabu w okresie życia płodowego nie zaleca się podawania żywych szczepionek (np. szczepionki przeciwgruźliczej, BCG) przez 5 miesięcy od przyjęcia przez matkę ostatniej dawki adalimumabu w okresie ciąży.
Karmienie piersią
Ograniczone dane opublikowane w literaturze wskazują, że adalimumab przenika do mleka matki w bardzo niewielkich stężeniach i występuje w mleku matki w stężeniu od 0,1% do 1% stężenia w surowicy matki. Podawane doustnie białka immunoglobuliny G przechodzą wewnątrzjelitową proteolizę i mają niską biodostępność. Nie przewiduje się wpływu na organizm noworodków/dzieci karmionych piersią. W wyniku tego adalimumab może być stosowany podczas karmienia piersią.
Płodność
Brak danych przedklinicznych dotyczących wpływu adalimumabu na płodność.
4.7 Wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn
Produkt Hulio może wywierać niewielki wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn. Po podaniu produktu Hulio mogą wystąpić zawroty głowy i zaburzenia widzenia (patrz punkt 4.8).
4.8 Działania niepożądane
Podsumowanie profilu bezpieczeństwa
Adalimumab oceniano u 9506 pacjentów uczestniczących w trwających 60 miesięcy lub dłużej kluczowych badaniach prowadzonych metodą otwartej próby z grupą kontrolną. W badaniach tych uczestniczyli pacjenci z reumatoidalnym zapaleniem stawów o krótkim i długim przebiegu choroby, młodzieńczym idiopatycznym zapaleniem stawów (wielostawowym młodzieńczym idiopatycznym zapaleniem stawów i zapaleniem stawów związanym z zapaleniem przyczepów ścięgien) oraz pacjenci z osiową spondyloartropatią (zesztywniającym zapaleniem stawów kręgosłupa i osiową spondyloartropatią bez zmian radiologicznych charakterystycznych dla zesztywniającego zapalenia stawów kręgosłupa), łuszczycowym zapaleniem stawów, chorobą Leśniowskiego-Crohna, wrzodziejącym zapaleniem jelita grubego, łuszczycą, ropnym zapaleniem apokrynowych gruczołów potowych oraz zapaleniem błony naczyniowej oka. W kluczowych badaniach z grupą kontrolną uczestniczyło 6089 pacjentów przyjmujących adalimumab i 3801 pacjentów otrzymujących placebo lub substancję czynną porównawczą w okresie prowadzenia badania kontrolowanego.
Odsetek pacjentów, u których zakończono leczenie z powodu wystąpienia zdarzeń niepożądanych podczas kluczowych badań prowadzonych metodą podwójnie ślepej próby i z udziałem grup kontrolnych wynosił 5,9% u pacjentów przyjmujących adalimumab i 5,4% u pacjentów w grupach kontrolnych.
Najczęściej zgłaszanymi działaniami niepożądanymi są zakażenia (takie jak zapalenie śluzówki nosa i gardła, zakażenie górnych dróg oddechowych i zapalenie zatok), reakcje w miejscu wstrzyknięcia (rumień, świąd, krwotok, ból lub obrzęk), ból głowy i bóle mięśniowo-szkieletowe.
Podczas stosowania adalimumabu odnotowano ciężkie działania niepożądane. Leki z grupy antagonistów TNF, takie jak adalimumab, działają na układ immunologiczny i ich stosowanie może wpływać na mechanizmy obronne organizmu skierowane przeciw zakażeniom i nowotworom złośliwym.
W związku ze stosowaniem adalimumabu zgłaszano również wystąpienie zakażeń powodujących zgon i zagrażających życiu (w tym posocznicy, zakażeń oportunistycznych i gruźlicy), reaktywacji wirusowego zapalenia wątroby typu B i wystąpienie różnych nowotworów złośliwych (w tym białaczki, chłoniaka i chłoniaka T-komórkowego wątrobowo-śledzionowego).
Odnotowano również przypadki ciężkich zaburzeń hematologicznych, neurologicznych i autoimmunologicznych. Zalicza się do nich rzadko występujące przypadki pancytopenii, niedokrwistości aplastycznej, zaburzeń demielinizacyjnych ośrodkowego i obwodowego układu nerwowego oraz zgłaszane przypadki tocznia, zespołu toczniopodobnego i zespołu Stevensa-Johnsona.
Dzieci i młodzież
Na ogół typ i częstość występowania zdarzeń niepożądanych u dzieci i młodzieży były podobne do obserwowanych u dorosłych pacjentów.
Tabelaryczne zestawienie działań niepożądanych
Poniższy wykaz działań niepożądanych opracowano na podstawie danych uzyskanych w badaniach klinicznych i w okresie po wprowadzeniu leku do obrotu. W tabeli 7 poniżej działania niepożądane uszeregowano wg klasyfikacji układów i narządów oraz częstości występowania: bardzo często (≥ 1/10), często (≥ 1/100 do < 1/10), niezbyt często (≥ 1/1 000 do < 1/100), rzadko (≥ 1/10 000 do < 1/1 000) i nieznana (częstość nie może być określona na podstawie dostępnych danych). W obrębie każdej grupy o określonej częstości występowania objawy niepożądane są wymienione zgodnie ze zmniejszającą się ciężkością. Wymieniono działania występujące z największą częstością w różnych wskazaniach. Gwiazdka (*) w kolumnie Układ/narząd oznacza, że w punktach 4.3, 4.4 i 4.8 podano dodatkowe informacje.
Tabela 7: Działania niepożądane
| Układ/narząd | Częstość występowania | Działania niepożądane |
| Zakażenia i zarażenia pasożytnicze* | bardzo często | zakażenia dróg oddechowych (w tym zakażenia dolnych i górnych dróg oddechowych, zapalenie płuc, zapalenie zatok, zapalenie gardła, zapalenie nosa i gardła oraz zapalenie płuc wywołane przez wirus opryszczki) |
| często | zakażenia ogólnoustrojowe (w tym posocznica, kandydoza i grypa), zakażenia jelitowe (w tym wirusowe zapalenie żołądka i jelit), zakażenia skóry i tkanek miękkich (w tym zanokcica, zapalenie tkanki łącznej, liszajec, martwicze zapalenie powięzi i półpasiec), zakażenia ucha, zakażenia jamy ustnej (w tym zakażenie wirusem opryszczki pospolitej, opryszczka wargowa i zakażenia zębów), zakażenia dróg rodnych (w tym zakażenie grzybicze sromu i pochwy), zakażenia dróg moczowych (w tym odmiedniczkowe zapalenie nerek), zakażenia grzybicze, zakażenia stawów | |
| niezbyt często | zakażenia układu nerwowego (w tym wirusowe zapalenie opon mózgowo-rdzeniowych), zakażenia oportunistyczne i gruźlica (w tym kokcydioidomykoza, histoplazmoza i zakażenie Mycobacterium avium complex), zakażenia bakteryjne, zakażenia oka, zapalenie uchyłków jelita1) | |
Nowotwory łagodne, złośliwe i nieokreślone (w tym torbiele i polipy)* | często | rak skóry z wyjątkiem czerniaka (w tym rak podstawnokomórkowy i rak płaskonabłonkowy), nowotwór łagodny |
| niezbyt często | chłoniak**, nowotwór narządów litych (w tym rak sutka, nowotwór płuca i nowotwór tarczycy), czerniak** | |
| rzadko | białaczka1) | |
| nieznana | wątrobowo-śledzionowy chłoniak z komórek T1), rak z komórek Merkla (neuroendokrynny nowotwór złośliwy skóry)1), mięsak Kaposiego | |
| Zaburzenia krwi i układu chłonnego* | bardzo często | leukopenia (w tym neutropenia i agranulocytoza), |
| Układ/narząd | Częstość występowania | Działania niepożądane |
| niedokrwistość | ||
| często | leukocytoza, małopłytkowość | |
| niezbyt często | samoistna plamica małopłytkowa | |
| rzadko | pancytopenia | |
| Zaburzenia układu immunologicznego* | często | nadwrażliwość, reakcje alergiczne (w tym alergia sezonowa) |
| niezbyt często | sarkoidoza1), zapalenie naczyń krwionośnych | |
| rzadko | anafilaksja1) | |
| Zaburzenia metabolizmu i odżywiania | bardzo często | zwiększenie stężenia lipidów |
| często | hipokaliemia, zwiększenie stężenia kwasu moczowego, nieprawidłowe stężenie sodu we krwi, hipokalcemia, hiperglikemia, hipofosfatemia, odwodnienie | |
| Zaburzenia psychiczne | często | zmiany nastroju (w tym depresja), niepokój, bezsenność |
| Zaburzenia układu nerwowego* | bardzo często | ból głowy |
| często | zaburzenia czucia (w tym niedoczulica), migrena, ucisk korzenia nerwowego | |
| niezbyt często | incydent naczyniowo-mózgowy1), drżenie, neuropatia | |
| rzadko | stwardnienie rozsiane, zaburzenia demielinizacyjne (np. zapalenie nerwu wzrokowego, zespół Guillaina-Barrégo)1) | |
| Zaburzenia oka | często | zaburzenia widzenia, zapalenie spojówek, zapalenie brzegów powiek, obrzęk oka |
| niezbyt często | podwójne widzenie | |
| Zaburzenia ucha i błędnika | często | zawroty głowy |
| niezbyt często | głuchota, szumy uszne | |
| Zaburzenia serca | często | tachykardia |
| niezbyt często | zawał mięśnia sercowego1), zaburzenia rytmu serca, zastoinowa niewydolność serca | |
| rzadko | zatrzymanie akcji serca | |
| Zaburzenia naczyniowe | często | nadciśnienie tętnicze, zaczerwienienie skóry z uczuciem gorąca, krwiak |
| niezbyt często | tętniak aorty, niedrożność naczyń tętniczych, zakrzepowe zapalenie żył | |
| Zaburzenia układu oddechowego, klatki piersiowej i śródpiersia* | często | astma, duszność, kaszel |
| Układ/narząd | Częstość występowania | Działania niepożądane |
| niezbyt często | zatorowość płucna1), śródmiąższowa choroba płuc, przewlekła obturacyjna choroba płuc, zapalenie płuc, wysięk opłucnowy1) | |
| rzadko | włóknienie płuc1) | |
| Zaburzenia żołądka i jelit | bardzo często | ból brzucha, nudności i wymioty |
| często | krwotok z przewodu pokarmowego, niestrawność, choroba refluksowa żołądkowo-przełykowa, zespół Sjögrena | |
| niezbyt często | zapalenie trzustki, dysfagia, obrzęk twarzy | |
| rzadko | perforacja jelita1) | |
| Zaburzenia wątroby i dróg żółciowych* | bardzo często | zwiększenie aktywności enzymów wątrobowych |
| niezbyt często | zapalenie pęcherzyka żółciowego i kamica żółciowa, stłuszczenie wątroby, zwiększenie stężenia bilirubiny | |
| rzadko | zapalenie wątroby, reaktywacja zapalenia wątroby typu B1), autoimmunologiczne zapalenie wątroby1) | |
| nieznana | niewydolność wątroby1) | |
| Zaburzenia skóry i tkanki podskórnej | bardzo często | wysypka (w tym wysypka złuszczająca) |
| często | nasilenie lub wystąpienie łuszczycy (w tym łuszczycy krostkowej dłoni i stóp)1), pokrzywka, wylew podskórny (w tym plamica), zapalenie skóry (w tym wyprysk), łamliwość paznokci, nadmierna potliwość, łysienie1), świąd | |
| niezbyt często | poty nocne, bliznowacenie | |
| rzadko | rumień wielopostaciowy1), zespół Stevensa-Johnsona1), obrzęk naczynioruchowy1), zapalenie naczyń skóry1), liszajowate zmiany skórne1) | |
| nieznana | nasilenie objawów zapalenia skórno-mięśniowego1) | |
| Zaburzenia mięśniowo-szkieletowe i tkanki łącznej | bardzo często | bóle mięśniowo-szkieletowe |
| często | skurcze mięśni (w tym zwiększenie stężenia fosfokinazy kreatynowej we krwi) | |
| niezbyt często | rabdomioliza, toczeń rumieniowaty układowy | |
| rzadko | zespół toczniopodobny1) | |
| Zaburzenia nerek i dróg moczowych | często | upośledzenie czynności nerek, krwiomocz |
| niezbyt często | oddawanie moczu w nocy |
| Układ/narząd | Częstość występowania | Działania niepożądane |
| Zaburzenia układu rozrodczego i piersi | niezbyt często | zaburzenia erekcji |
| Zaburzenia ogólne i stany w miejscu podania* | bardzo często | reakcja w miejscu wstrzyknięcia (w tym rumień w miejscu wstrzyknięcia) |
| często | ból w klatce piersiowej, obrzęk, gorączka1) | |
| niezbyt często | stan zapalny | |
| Badania diagnostyczne* | często | zaburzenia krzepnięcia krwi i krwawienia (w tym wydłużenie czasu częściowej tromboplastyny po aktywacji), dodatni test w kierunku autoprzeciwciał (w tym przeciwciał przeciw dwuniciowemu DNA), zwiększona aktywność dehydrogenazy mleczanowej we krwi |
| nieznana | zwiększenie masy ciała2 | |
| Urazy, zatrucia i powikłania po zabiegach | często | upośledzenie gojenia ran |
* dodatkowe informacje są dostępne w punktach 4.3, 4.4 i 4.8.
** z uwzględnieniem badań kontynuacyjnych prowadzonych metodą otwartej próby.
- 1) z uwzględnieniem danych zgłaszanych spontanicznie.
- 2) W okresie leczenia trwającego 4–6 miesięcy w przypadku adalimumabu średnia zmiana masy ciała względem wartości początkowej wynosiła 0,3–1,0 kg we wskazaniach do stosowania u osób dorosłych, a w przypadku placebo (minus) -0,4–0,4 kg. W długotrwałych badaniach przedłużonych ze średnim czasem narażenia wynoszącym około 1–2 lat i bez grupy kontrolnej, obserwowano też zwiększenie masy ciała o 5–6 kg, zwłaszcza u pacjentów z chorobą Leśniowskiego-Crohna oraz z wrzodziejącym zapaleniem jelita grubego. Mechanizm warunkujący to działanie nie jest w pełni wyjaśniony, ale może mieć związek z przeciwzapalnym działaniem adalimumabu.
Ropne zapalenie apokrynowych gruczołów potowych
Profil bezpieczeństwa u pacjentów z ropnym zapaleniem apokrynowych gruczołów potowych leczonych adalimumabem podawanym raz w tygodniu był zgodny ze znanym profilem bezpieczeństwa adalimumabu.
Zapalenie błony naczyniowej oka
Profil bezpieczeństwa u pacjentów z zapaleniem błony naczyniowej oka leczonych adalimumabem podawanym co drugi tydzień był zgodny ze znanym profilem bezpieczeństwa adalimumabu.
Opis wybranych działań niepożądanych
Reakcje w miejscu wstrzyknięcia
W kluczowych badaniach klinicznych z grupą kontrolną z udziałem dorosłych i dzieci u 12,9% pacjentów leczonych adalimumabem wystąpiły reakcje w miejscu wstrzyknięcia (rumień i (lub) świąd, krwotok, ból lub obrzęk) w porównaniu z 7,2% pacjentów otrzymujących placebo lub substancję czynną porównawczą. Na ogół reakcje w miejscu wstrzyknięcia nie wymagały zaprzestania stosowania produktu.
Zakażenia
W kluczowych badaniach klinicznych z grupą kontrolną z udziałem dorosłych i dzieci wskaźnik zakażeń wynosił 1,51 na pacjentorok wśród pacjentów leczonych adalimumabem i 1,46 na pacjentorok wśród pacjentów otrzymujących placebo i w grupie kontrolnej leczonej aktywnie. Występowały przeważnie takie zakażenia, jak zapalenie błony śluzowej nosa i gardła, zakażenia górnych dróg oddechowych oraz zapalenie zatok. Większość pacjentów kontynuowało leczenie adalimumabem po ustąpieniu zakażenia.
Częstość występowania ciężkich zakażeń wynosiła 0,04 na pacjentorok u pacjentów leczonych adalimumabem i 0,03 na pacjentorok u pacjentów otrzymujących placebo i w grupie kontrolnej leczonej aktywnie.
W badaniach klinicznych z grupą kontrolną oraz prowadzonych metodą otwartej próby dotyczących stosowania adalimumabu u dorosłych oraz u dzieci i młodzieży odnotowano przypadki ciężkich zakażeń (w tym zakażeń prowadzących do zgonu, które występowały rzadko) łącznie z przypadkami gruźlicy (w tym gruźlicy prosówkowej i pozapłucnej) oraz inwazyjnych zakażeń oportunistycznych (takich jak rozsiana lub pozapłucna histoplazmoza, blastomykoza, kokcydioidomykoza, zakażenie Pneumocystis, kandydoza, aspergiloza i listerioza). Większość przypadków gruźlicy wystąpiła podczas pierwszych ośmiu miesięcy leczenia i może być wyrazem zaostrzenia utajonego procesu chorobowego.
Nowotwory złośliwe i zaburzenia limfoproliferacyjne
Podczas badań klinicznych nie zaobserwowano przypadków nowotworów złośliwych u 249 pacjentów z grupy dzieci i młodzieży po zastosowaniu adalimumabu u pacjentów z młodzieńczym idiopatycznym zapaleniem stawów (wielostawowym młodzieńczym idiopatycznym zapaleniem stawów i zapaleniem stawów związanym z zapaleniem przyczepów ścięgien), przy ekspozycji wynoszącej 655,6 pacjentolat. Ponadto nie zaobserwowano przypadków rozwoju nowotworów złośliwych u 192 pacjentów z grupy dzieci i młodzieży podczas badań klinicznych dotyczących stosowania adalimumabu u pacjentów z chorobą Leśniowskiego-Crohna, przy ekspozycji wynoszącej 498,1 pacjentolat. W badaniu klinicznym dotyczącym stosowania adalimumabu u dzieci i młodzieży z przewlekłą łuszczycą plackowatą nie zaobserwowano przypadków rozwoju nowotworów złośliwych u 77 pacjentów, przy ekspozycji wynoszącej 80,0 pacjentolat. W badaniu klinicznym dotyczącym stosowania adalimumabu u dzieci i młodzieży z wrzodziejącym zapaleniem jelita grubego nie zaobserwowano nowotworów złośliwych u 93 pacjentów przy ekspozycji wynoszącej 65,3 pacjentolat. W badaniu klinicznym dotyczącym stosowania adalimumabu u dzieci i młodzieży z zapaleniem błony naczyniowej oka nie zaobserwowano przypadków rozwoju nowotworów złośliwych u 60 pacjentów, przy ekspozycji wynoszącej 58,4 pacjentolat.
W czasie kontrolowanej części kluczowych badań klinicznych dotyczących stosowania adalimumabu u osób dorosłych, trwających co najmniej 12 tygodni, u pacjentów z umiarkowanym lub ciężkim czynnym reumatoidalnym zapaleniem stawów, zesztywniającym zapaleniem stawów kręgosłupa, osiową spondyloartropatią bez zmian radiologicznych charakterystycznych dla zesztywniającego zapalenia stawów kręgosłupa, łuszczycowym zapaleniem stawów, łuszczycą, ropnym zapaleniem apokrynowych gruczołów potowych, chorobą Leśniowskiego-Crohna, wrzodziejącym zapaleniem jelita grubego i zapaleniem błony naczyniowej oka obserwowany współczynnik występowania (95% przedział ufności) nowotworów złośliwych, innych niż chłoniak i rak skóry niebędący czerniakiem, wynosił 6,8 (4,4; 10,5) na 1000 pacjentolat u 5291 pacjentów leczonych adalimumabem w porównaniu z wartością 6,3 (3,4; 11,8) na 1000 pacjentolat u 3444 pacjentów z grup kontrolnych (mediana czasu trwania leczenia wynosiła 4,0 miesiące u pacjentów leczonych adalimumabem oraz 3,8 miesiąca u pacjentów z grup kontrolnych). Współczynnik występowania (95% przedział ufności) nowotworów złośliwych skóry innych niż czerniak wynosił 8,8 (6,0; 13,0) na 1000 pacjentolat u pacjentów leczonych adalimumabem oraz 3,2 (1,3; 7,6) na 1000 pacjentolat u pacjentów z grup kontrolnych. Wśród tych nowotworów złośliwych skóry współczynniki występowania (95% przedział ufności) nowotworów płaskonabłonkowych wynosiły 2,7 (1,4; 5,4) na 1000 pacjentolat u pacjentów leczonych adalimumabem i 0,6 (0,1; 4,5) na 1000 pacjentolat u pacjentów z grup kontrolnych. Współczynnik występowania (95% przedział ufności) chłoniaków wynosił 0,7 (0,2; 2,7) na 1000 pacjentolat u pacjentów leczonych adalimumabem oraz 0,6 (0,1; 4,5) na 1000 pacjentolat u pacjentów z grup kontrolnych.
Rozpatrując łącznie kontrolowane części tych badań klinicznych oraz trwające obecnie i zakończone ich badania kontynuacyjne prowadzone metodą otwartej próby, o medianie czasu trwania wynoszącej około 3,3 roku, obejmujące 6427 pacjentów i ponad 26 439 pacjentolat terapii, obserwowany współczynnik występowania nowotworów złośliwych, innych niż chłoniak i nowotwory złośliwe skóry niebędące czerniakiem, wynosi około 8,5 na 1000 pacjentolat. Obserwowany współczynnik występowania nowotworów złośliwych skóry niebędących czerniakiem wynosi około 9,6 na 1000 pacjentolat, natomiast obserwowany współczynnik występowania chłoniaków – około 1,3 na 1000 pacjentolat.
Na podstawie danych zebranych w okresie po wprowadzeniu produktu do obrotu w okresie od stycznia 2003 roku do grudnia 2010 roku, głównie u pacjentów z reumatoidalnym zapaleniem stawów, odnotowany spontanicznie współczynnik występowania nowotworów złośliwych wynosi około 2,7 na 1000 pacjentolat. Odnotowane spontanicznie współczynniki występowania nowotworów złośliwych skóry niebędących czerniakami i chłoniaków wynoszą, odpowiednio, około 0,2 i 0,3 na 1000 pacjentolat (patrz punkt 4.4).
Po wprowadzeniu produktu do obrotu informowano o występujących rzadko przypadkach chłoniaka T- komórkowego wątrobowo-śledzionowego u pacjentów leczonych adalimumabem (patrz punkt 4.4).
Autoprzeciwciała
Próbki surowicy pacjentów z reumatoidalnym zapaleniem stawów biorących udział w badaniach I−V badano wielokrotnie na obecność autoprzeciwciał. W tych badaniach klinicznych u 11,9% pacjentów leczonych adalimumabem i u 8,1% pacjentów otrzymujących placebo lub substancję czynną porównawczą, którzy mieli ujemne miana przeciwciał przeciwjądrowych przed rozpoczęciem badania, stwierdzono dodatnie miana w 24. tygodniu. Spośród 3441 osób leczonych adalimumabem w ramach wszystkich badań z udziałem pacjentów z reumatoidalnym zapaleniem stawów i łuszczycowym zapaleniem stawów, u dwóch pacjentów wystąpiły objawy kliniczne wskazujące na wystąpienie zespołu toczniopodobnego. Stan pacjentów poprawił się po zakończeniu leczenia. U żadnego z pacjentów nie wystąpiło toczniowe zapalenie nerek ani objawy ze strony ośrodkowego układu nerwowego.
Zaburzenia wątroby i dróg żółciowych
W kontrolowanych badaniach klinicznych fazy III dotyczących stosowania adalimumabu u pacjentów z reumatoidalnym zapaleniem stawów i łuszczycowym zapaleniem stawów, w których okres kontrolny trwał od 4 do 104 tygodni, zwiększenie aktywności ALT ≥3 x górnej granicy normy wystąpiło u 3,7% pacjentów leczonych adalimumabem oraz u 1,6% pacjentów w grupach kontrolnych.
W kontrolowanych badaniach klinicznych fazy III dotyczących stosowania adalimumabu u pacjentów w wieku od 4 do 17 lat z wielostawowym młodzieńczym idiopatycznym zapaleniem stawów oraz u pacjentów w wieku od 6 do 17 lat z zapaleniem stawów związanym z zapaleniem przyczepów ścięgien odnotowano zwiększenie aktywności ALT ≥3 x górnej granicy normy wystąpiło u 6,1% pacjentów leczonych adalimumabem oraz u 1,3% pacjentów w grupach kontrolnych. W większości przypadków zwiększenie aktywności ALT obserwowano podczas jednoczesnego stosowania metotreksatu. W badaniu klinicznym fazy III dotyczącym stosowania adalimumabu u pacjentów w wieku od 2 do <4 lat z wielostawowym młodzieńczym idiopatycznym zapaleniem stawów nie odnotowano zwiększenia aktywności ALT ≥3 x górnej granicy normy.
W kontrolowanych badaniach klinicznych fazy III dotyczących stosowania adalimumabu u pacjentów z chorobą Leśniowskiego-Crohna i wrzodziejącym zapaleniem jelita grubego, w których okres kontrolny trwał od 4 do 52 tygodni, zwiększenie aktywności ALT ≥3 x górnej granicy normy wystąpiło u 0,9% pacjentów leczonych adalimumabem oraz u 0,9% pacjentów w grupach kontrolnych.
W badaniu fazy III dotyczącym stosowania adalimumabu u dzieci i młodzieży z chorobą Leśniowskiego-Crohna oceniano skuteczność i bezpieczeństwo stosowania dwóch schematów dawkowania podtrzymującego, ustalonego w zależności od masy ciała pacjenta, następującego po indukcji zależnymi od masy ciała dawkami. W okresie do 52 tygodni leczenia zwiększenie aktywności ALT ≥3 x górnej granicy normy wystąpiło u 2,6% (5/192) pacjentów, z których 4 osoby wyjściowo otrzymywały jednocześnie leki immunosupresyjne.
W kontrolowanych badaniach klinicznych fazy III dotyczących stosowania adalimumabu u pacjentów z łuszczycą plackowatą, w których okres kontrolny trwał od 12 do 24 tygodni, zwiększenie aktywności ALT ≥3 x górnej granicy normy wystąpiło u 1,8% pacjentów leczonych adalimumabem oraz u 1,8% pacjentów w grupach kontrolnych.
W badaniu klinicznym fazy III dotyczącym stosowania adalimumabu u dzieci i młodzieży z łuszczycą plackowatą nie stwierdzono zwiększenia aktywności ALT ≥3 x górnej granicy normy.
W kontrolowanych badaniach klinicznych dotyczących stosowania adalimumabu (dawka początkowa 160 mg w tygodniu 0 i 80 mg w 2. tygodniu, a następnie, począwszy od 4. tygodnia, 40 mg co tydzień) u pacjentów z ropnym zapaleniem apokrynowych gruczołów potowych, w których okres kontrolny trwał od 12 do 16 tygodni, zwiększenie aktywności ALT ≥3 x górnej granicy normy wystąpiło u 0,3% pacjentów leczonych adalimumabem oraz u 0,6% pacjentów w grupach kontrolnych.
W kontrolowanych badaniach klinicznych dotyczących stosowania adalimumabu (dawka początkowa 80 mg w tygodniu 0, a następnie, począwszy od 1. tygodnia, 40 mg co drugi tydzień) u dorosłych pacjentów z zapaleniem błony naczyniowej oka w okresie do 80 tygodni, z medianą ekspozycji wynoszącą 166,5 dnia oraz 105,0 dni, odpowiednio, u pacjentów leczonych adalimumabem i pacjentów w grupach kontrolnych, zwiększenie aktywności ALT ≥3 x górnej granicy normy wystąpiło u 2,4% pacjentów leczonych adalimumabem oraz u 2,4% pacjentów w grupach kontrolnych.
| W kontrolowanym badaniu klinicznym fazy III dotyczącym stosowania adalimumabu u dzieci | ||||||
| i młodzieży z wrzodziejącym zapaleniem jelita grubego (N=93), w którym oceniano skuteczność | ||||||
| i bezpieczeństwo stosowania dawki podtrzymującej 0,6 mg/kg (maksymalnie 40 mg) co drugi tydzień | ||||||
| (N=31) i dawki podtrzymującej 0,6 mg/kg (maksymalnie 40 mg) co tydzień (N=32), podawanych po | ||||||
| dawkach indukcyjnych zależnych od masy ciała wynoszących 2,4 mg/kg (maksymalnie 160 mg) | ||||||
| w 0. i 1. tygodniu i 1,2 mg/kg (maksymalnie 80 mg) w 2. tygodniu (N=63) lub po dawkach | ||||||
| indukcyjnych 2,4 mg/kg (maksymalnie 160 mg) w 0. tygodniu, placebo w 1. tygodniu i 1,2 mg/kg | ||||||
| (maksymalnie 80 mg) w 2. tygodniu (N=30), zwiększenie aktywności ALT ≥ 3 x GGN wystąpiło | ||||||
| u 1,1% (1/93) pacjentów | ||||||
.
W badaniach klinicznych we wszystkich wskazaniach pacjenci ze zwiększoną aktywnością ALT nie mieli objawów, a w większości przypadków zwiększenie aktywności było przejściowe i ustępowało podczas kontynuacji leczenia. Jednakże po wprowadzeniu leku do obrotu u pacjentów otrzymujących adalimumab odnotowano przypadki niewydolności wątroby oraz mniej ciężkich zaburzeń wątroby, które mogą poprzedzać niewydolność wątroby, takich jak zapalenie wątroby, w tym autoimmunologiczne zapalenie wątroby.
Jednoczesne leczenie azatiopryną/6-merkaptopuryną
W badaniach z udziałem dorosłych z chorobą Leśniowskiego-Crohna obserwowano większą częstość występowania nowotworów złośliwych i poważnych zdarzeń niepożądanych związanych z zakażeniami w związku z leczeniem skojarzonym adalimumabem i azatiopryną/6-merkaptopuryną w porównaniu ze stosowaniem adalimumabu w monoterapii.
Zgłaszanie podejrzewanych działań niepożądanych
Po dopuszczeniu produktu do obrotu istotne jest zgłaszanie podejrzewanych działań niepożądanych. Umożliwia to nieprzerwane monitorowanie stosunku korzyści do ryzyka stosowania produktu. Osoby należące do fachowego personelu medycznego powinny zgłaszać wszelkie podejrzewane działania niepożądane za pośrednictwem krajowego systemu zgłaszania wymienionego w załączniku V.
4.9 Przedawkowanie
Podczas badań klinicznych nie stwierdzono działań toksycznych ograniczających dawkę. Najwyższy oceniany poziom dawkowania to wielokrotna dawka dożylna wynosząca 10 mg/kg mc., czyli w przybliżeniu 15 razy więcej niż zalecana dawka.
5. WŁAŚCIWOŚCI FARMAKOLOGICZNE
5.1 Właściwości farmakodynamiczne
Grupa farmakoterapeutyczna: Leki immunosupresyjne. Inhibitory czynnika martwicy nowotworów alfa (TNF-α). Kod ATC: L04AB04
Hulio jest biopodobnym produktem leczniczym. Szczegółowe informacje są dostępne na stronie internetowej Europejskiej Agencji Leków http://www.ema.europa.eu
Mechanizm działania
Adalimumab wiąże się swoiście z TNF i neutralizuje jego funkcje biologiczne, hamując interakcje TNF z receptorami TNF p55 i p75 na powierzchni komórki.
Ponadto adalimumab moduluje odpowiedzi biologiczne indukowane lub regulowane przez TNF, w tym zmiany w stężeniach cząsteczek adhezji międzykomórkowej odpowiadających za migrację leukocytów (ELAM-1, VCAM-1 i ICAM-1; wartość IC50 wynosi 0,1–0,2 nM).
Działanie farmakodynamiczne
Po leczeniu adalimumabem u pacjentów z reumatoidalnym zapaleniem stawów obserwowano szybkie zmniejszenie się poziomu wskaźników fazy ostrej zapalenia (stężenie białka C-reaktywnego [CRP] i odczyn Biernackiego [OB)]) oraz stężenia cytokin (IL-6) w surowicy w porównaniu z wartościami przed rozpoczęciem leczenia. Po podaniu adalimumabu zmniejszeniu uległy również stężenia metaloproteinaz macierzy (MMP-1 i MMP-3), które powodują przebudowę tkanek odpowiedzialną za zniszczenie chrząstki. U pacjentów leczonych adalimumabem zwykle obserwowano poprawę hematologicznych wskaźników przewlekłego zapalenia.
Po leczeniu adalimumabem obserwowano także szybkie zmniejszenie się stężenia CRP u pacjentów z wielostawowym młodzieńczym idiopatycznym zapaleniem stawów, chorobą Leśniowskiego-Crohna, wrzodziejącym zapaleniem jelita grubego i ropnym zapaleniem apokrynowych gruczołów potowych. U pacjentów z chorobą Leśniowskiego-Crohna stwierdzono zmniejszenie liczby komórek z ekspresją wskaźników zapalenia w jelicie grubym, w tym znaczące zmniejszenie ekspresji TNF-α. Badania endoskopowe błony śluzowej jelit wykazały gojenie się śluzówki u pacjentów leczonych adalimumabem.
Skuteczność kliniczna i bezpieczeństwo stosowania
Reumatoidalne zapalenie stawów
Adalimumab oceniano u ponad 3000 osób we wszystkich badaniach klinicznych dotyczących stosowania u pacjentów z reumatoidalnym zapaleniem stawów (RZS). Skuteczność i bezpieczeństwo stosowania adalimumabu oceniono w pięciu randomizowanych badaniach, prowadzonych metodą podwójnie ślepej próby, z udziałem grup kontrolnych. U niektórych pacjentów leczenie trwało do 120 miesięcy.
W badaniu RA I oceniano 271 pacjentów w wieku ≥18 lat z czynnym reumatoidalnym zapaleniem stawów o nasileniu umiarkowanym lub ciężkim, którzy w przeszłości byli bez powodzenia leczeni przynajmniej jednym lekiem modyfikującym przebieg choroby; skuteczność metotreksatu stosowanego w dawce od 12,5 mg do 25 mg (10 mg, gdy nie tolerowali metotreksatu) raz w tygodniu była niedostateczna i dawka metotreksatu utrzymywana była na stałym poziomie od 10 mg do 25 mg raz w tygodniu. Dawkę 20, 40 lub 80 mg adalimumabu lub placebo podawano co drugi tydzień przez 24 tygodnie.
W badaniu RA II oceniano 544 pacjentów w wieku ≥18 lat z czynnym reumatoidalnym zapaleniem stawów o nasileniu umiarkowanym lub ciężkim, którzy w przeszłości byli bez powodzenia leczeni przynajmniej jednym lekiem modyfikującym przebieg choroby. Pacjentom podawano adalimumab w dawce 20 mg lub 40 mg we wstrzyknięciu podskórnym co drugi tydzień i placebo w pozostałych tygodniach lub adalimumab co tydzień przez 26 tygodni. Grupie nieotrzymującej leku podawano co tydzień placebo przez ten sam okres. Stosowanie innych leków modyfikujących przebieg choroby było niedozwolone.
W badaniu RA III oceniano 619 pacjentów w wieku ≥18 lat z czynnym reumatoidalnym zapaleniem stawów o nasileniu umiarkowanym lub ciężkim, u których metotreksat w dawce od 12,5 mg do 25 mg był nieskuteczny, lub pacjenci nie tolerowali metotreksatu stosowanego w dawce 10 mg raz w tygodniu. W badaniu tym uczestniczyły trzy grupy. Pacjentom w pierwszej grupie podawano raz w tygodniu wstrzyknięcia placebo przez okres 52 tygodni. Pacjenci w drugiej grupie otrzymywali raz w tygodniu adalimumab w dawce 20 mg przez okres 52 tygodni. Pacjenci w trzeciej grupie przyjmowali raz na dwa tygodnie adalimumab w dawce 40 mg oraz placebo we wstrzyknięciach w pozostałych tygodniach. Po zakończeniu pierwszych 52 tygodni leczenia 457 pacjentów włączono do otwartej fazy przedłużenia badania, w ramach której kontynuowano podawanie adalimumabu w dawce 40 mg / metotreksat (ang. methotrexate, MTX) co drugi tydzień przez okres maksymalnie 10 lat.
W badaniu RA IV u 636 pacjentów w wieku ≥18 lat z czynnym reumatoidalnym zapaleniem stawów
o nasileniu umiarkowanym lub ciężkim, oceniano przede wszystkim bezpieczeństwo stosowania leczenia. Pacjenci wcześniej nie przyjmowali innych leków modyfikujących przebieg choroby bądź też mogli kontynuować stosowane wcześniej leczenie przeciwreumatyczne pod warunkiem, że nie było ono zmieniane przez okres co najmniej 28 dni. Dotyczyło to takich leków, jak metotreksat, leflunomid, hydroksychlorochina, sulfasalazyna i (lub) sole złota. Pacjentom losowo przydzielono leczenie adalimumabem w dawce 40 mg lub placebo stosowane raz na dwa tygodnie przez okres 24 tygodni.
W badaniu RA V oceniano 799 dorosłych pacjentów z czynnym reumatoidalnym zapaleniem stawów we wczesnej postaci (średni czas trwania choroby krótszy niż 9 miesięcy) o nasileniu umiarkowanym lub ciężkim, którym nie podawano wcześniej metotreksatu. W badaniu tym przez 104 tygodnie oceniano skuteczność skojarzonego leczenia adalimumabem podawanym w dawce 40 mg co drugi tydzień i metotreksatem, adalimumabem stosowanym w dawce 40 mg co drugi tydzień w monoterapii oraz metotreksatem w monoterapii pod kątem łagodzenia objawów klinicznych i szybkości progresji uszkodzeń stawów w przebiegu reumatoidalnego zapalenia stawów. Po zakończeniu pierwszych 104 tygodni leczenia 497 pacjentów włączono do otwartej fazy przedłużenia badania, w ramach której kontynuowano podawanie adalimumabu w dawce 40 mg co drugi tydzień przez okres maksymalnie 10 lat.
Głównym punktem końcowym w badaniach RA I, II i III oraz drugoplanowym punktem końcowym w badaniu RA IV był procentowy odsetek pacjentów, u których uzyskano odpowiedź 20 w skali ACR (ang. American College of Rheumatology) w 24. lub 26. tygodniu badania. Głównym punktem końcowym w badaniu RA V był procentowy odsetek pacjentów, u których uzyskano odpowiedź ACR 50 w 52. tygodniu badania. Dodatkowym głównym punktem końcowym w badaniach RA III i V było spowolnienie progresji choroby (stwierdzone w badaniu RTG) oceniane po upływie 52 tygodni. W badaniu RA III pierwszoplanowy punkt końcowy stanowiły również zmiany dotyczące jakości życia.
Odpowiedź w skali ACR
W badaniach RA I, II i III odsetki pacjentów leczonych adalimumabem, u których uzyskano odpowiedzi ACR 20, 50 i 70, były zbliżone. Wyniki uzyskane po stosowaniu dawki 40 mg raz na dwa tygodnie przedstawiono w tabeli 8.
Tabela 8: Odpowiedzi w skali ACR w badaniach z grupami kontrolnymi otrzymującymi placebo (odsetki pacjentów)
| Odpowiedź | Badanie RA Ia** | Badanie RA IIa** | Badanie RA IIIa** | |||
| Placebo/ MTXc n=60 | Adalimumabb/ MTXc n=63 | Placebo n=110 | Adalimumabb n=113 | Placebo/ MTXc n=200 | Adalimumabb/ MTXc n=207 | |
| ACR 20 6 miesięcy 12 miesięcy | 13,3% Nie dotyczy | 65,1% Nie dotyczy | 19,1% Nie dotyczy | 46,0% Nie dotyczy | 29,5% 24,0% | 63,3% 58,9% |
| ACR 50 6 miesięcy 12 miesięcy | 6,7% Nie dotyczy | 52,4% Nie dotyczy | 8,2% Nie dotyczy | 22,1% Nie dotyczy | 9,5% 9,5% | 39,1% 41,5% |
| ACR 70 6 miesięcy 12 miesięcy | 3,3% Nie dotyczy | 23,8% Nie dotyczy | 1,8% Nie dotyczy | 12,4% Nie dotyczy | 2,5% 4,5% | 20,8% 23,2% |
a Badanie RA I w 24. tygodniu, badanie RA II w 26. tygodniu, badanie RA III w 24. i 52. tygodniu. b adalimumab w dawce 40 mg, podawany co drugi tydzień
c MTX = metotreksat
**p < 0,01; adalimumab w porównaniu z placebo
W badaniach RA I-IV wszystkie indywidualne składowe kryteriów odpowiedzi w skali ACR (liczba bolesnych i obrzękniętych stawów, ocena stopnia aktywności choroby i dolegliwości bólowych według lekarza i według pacjenta, wskaźniki niepełnosprawności [HAQ] oraz wartości CRP [mg/dl]) uległy poprawie wg oceny w tygodniu 24. lub 26. w porównaniu z parametrami w grupie otrzymującej placebo. W badaniu RA III poprawa utrzymywała się do 52. tygodnia włącznie.
W prowadzonej metodą otwartej próby fazie kontynuacyjnej badania RA III u większości pacjentów wykazujących odpowiedź na leczenie w skali ACR odpowiedź ta utrzymywała się podczas obserwacji prowadzonej przez okres do 10 lat. 114 osób spośród 207 pacjentów losowo przydzielonych do grupy otrzymującej adalimumab w dawce 40 mg raz na dwa tygodnie kontynuowało to leczenie przez okres 5 lat. Wśród tych osób u 86 pacjentów (75,4%) stwierdzono odpowiedź ACR 20, u 72 pacjentów (63,2%) – odpowiedź ACR 50, a u 41 pacjentów (36%) – odpowiedź ACR 70. 81 osób spośród 207 pacjentów kontynuowało leczenie adalimumabem stosowanym co drugi tydzień w dawce 40 mg przez okres 10 lat. Wśród tych osób u 64 pacjentów (79,0%) stwierdzono odpowiedź ACR 20, u 56 pacjentów (69,1%) – odpowiedź ACR 50, a u 43 pacjentów (53,1%) – odpowiedź ACR 70.
W badaniu RA IV odpowiedź ACR 20 u pacjentów leczonych adalimumabem w połączeniu ze standardową terapią była w sposób statystycznie znamienny większa niż u pacjentów otrzymujących placebo wraz ze standardowym leczeniem (p <0,001).
W badaniach RA I-IV u pacjentów leczonych adalimumabem uzyskano statystycznie znamienne odpowiedzi ACR 20 i ACR 50 w porównaniu z grupami otrzymującymi placebo już w tydzień lub dwa tygodnie po rozpoczęciu leczenia.
W badaniu RA V z udziałem pacjentów z wczesną postacią reumatoidalnego zapalenia stawów, którym nie podawano wcześniej metotreksatu, rezultatem terapii skojarzonej adalimumabem i metotreksatem, na podstawie oceny w 52. tygodniu, była szybsza i znacząco większa odpowiedź na leczenie wg kryteriów ACR niż w przypadku metotreksatu stosowanego w monoterapii i adalimumabu w monoterapii. Odpowiedzi te utrzymywały się w 104. tygodniu (patrz tabela 9).
Tabela 9: Odpowiedzi w skali ACR w badaniu RA V (odsetki pacjentów)
| Odpowiedź | MTX n=257 | Adalimumab n=274 | Adalimumab/ MTX n=268 | Wartość pa | Wartość pb | Wartość pc |
ACR 20
| 62,6% 56,0% | 54,4% 49,3% | 72,8% 69,4% | 0,013 0,002 | ˂0,001 ˂0,001 | 0,043 0,140 |
ACR 50
| 45,9% 42,8% | 41,2% 36,9% | 61,6% 59,0% | <0,001 <0,001 | ˂0,001 ˂0,001 | 0,317 0,162 |
ACR 70
tydzień | 27,2% 28,4% | 25,9% 28,1% | 45,5% 46,6% | <0,001 <0,001 | ˂0,001 ˂0,001 | 0,656 0,864 |
a Wartość p z porównania w parach przy użyciu testu U Manna-Whitneya, leczenia metotreksatem w monoterapii oraz leczenia skojarzonego adalimumabem i metotreksatem. b Wartość p z porównania w parach przy użyciu testu U Manna-Whitneya, leczenia adalimumabem w monoterapii oraz leczenia skojarzonego adalimumabem i metotreksatem. c Wartość p z porównania w parach przy użyciu testu U Manna-Whitneya, leczenia adalimumabem w monoterapii oraz leczenia metotreksatem w monoterapii.
W prowadzonej metodą otwartej próby fazie kontynuacyjnej badania RA V odsetki odpowiedzi na leczenie w skali ACR utrzymywały się, gdy leczenie kontynuowano przez okres do 10 lat. 170 osób spośród 542 pacjentów losowo przydzielonych do grupy otrzymującej adalimumab w dawce 40 mg raz na dwa tygodnie kontynuowało to leczenie przez okres 10 lat. Wśród tych osób u 154 pacjentów (90,6%) stwierdzono odpowiedź ACR 20, u 127 pacjentów (74,7%) – odpowiedź ACR 50, a u 102 pacjentów (60,0%) – odpowiedź ACR 70.
W 52. tygodniu u 42,9% pacjentów, którzy otrzymywali leczenie skojarzone adalimumabem i metotreksatem, uzyskano stan remisji klinicznej (DAS28 [CRP] <2,6) w porównaniu z 20,6% pacjentów, którzy otrzymywali metotreksat w monoterapii, i 23,4% pacjentów, którzy otrzymywali adalimumab w monoterapii. Leczenie skojarzone adalimumabem i metotreksatem przewyższało pod względem klinicznym i statystycznym stosowanie metotreksatu (p <0,001) oraz adalimumabu w monoterapii (p <0,001) w zakresie uzyskania małego stopnia aktywności choroby u pacjentów z niedawno rozpoznanym reumatoidalnym zapaleniem stawów o nasileniu umiarkowanym do ciężkiego. Odpowiedzi na leczenie w obu grupach z monoterapią były zbliżone (p = 0,447). Spośród 342 uczestników badania, którym pierwotnie losowo przydzielono leczenie adalimumabem w monoterapii lub leczenie skojarzone adalimumabem i metotreksatem, a następnie włączono ich do badania kontynuacyjnego prowadzonego metodą otwartej próby, 171 pacjentów ukończyło trwające 10 lat leczenie adalimumabem. Wśród tych osób odnotowano 109 (63,7%) przypadków utrzymywania się stanu remisji choroby po upływie 10 lat.
Odpowiedź w ocenie radiologicznej
W badaniu RA III, w którym średni czas trwania reumatoidalnego zapalenia stawów u pacjentów leczonych adalimumabem wynosił około 11 lat, strukturalne uszkodzenie stawów oceniano radiologicznie i opisywano jako zmianę wyniku oceny w zmodyfikowanej całkowitej skali Sharpa TSS (ang. Total Sharp Score) i jej składowych, skali oceny nadżerek oraz skali oceny zwężenia szpar stawowych. Po 6 i 12 miesiącach u pacjentów leczonych adalimumabem i metotreksatem w skojarzeniu wykazano w badaniu radiologicznym istotnie mniejszą progresję zmian chorobowych niż u pacjentów przyjmujących metotreksat w monoterapii (patrz tabela 10).
W fazie kontynuacyjnej prowadzonej metodą otwartej próby RA III spowolnienie progresji uszkodzeń strukturalnych utrzymywało się przez 8 i 10 lat w podgrupie pacjentów. Po 8 latach poddano ocenie radiologicznej 81 osób spośród 207 pacjentów pierwotnie leczonych adalimumabem podawanym co drugi tydzień w dawce 40 mg. Wśród tych osób u 48 pacjentów nie wykazano progresji uszkodzeń strukturalnych, co definiowano jako zmianę w stosunku do wartości wyjściowej wyniku oceny w zmodyfikowanej skali TSS (mTSS) wynoszącą 0,5 lub mniej. Po 10 latach poddano ocenie radiologicznej 79 osób spośród 207 pacjentów pierwotnie leczonych adalimumabem podawanym co drugi tydzień w dawce 40 mg. Wśród tych osób u 40 pacjentów nie wykazano progresji uszkodzeń strukturalnych, co definiowano jako zmianę w stosunku do wartości wyjściowej w skali mTSS wynoszącą 0,5 lub mniej.
Tabela 10: Badanie RA III: średnie zmiany na podstawie oceny radiologicznej w okresie
12 miesięcy
| Placebo/MTXa | Adalimumab/MTX 40 mg co drugi tydzień | Placebo/MTX - Adalimumab/MTX (95% przedział ufnościb) | Wartość p | |
| Wynik oceny w całkowitej skali Sharpa | 2,7 | 0,1 | 2,6 (1,4; 3,8) | <0,001c |
| Wynik w skali oceny nadżerek | 1,6 | 0,0 | 1,6 (0,9; 2,2) | ˂0,001 |
| Wynik w skali oceny ZSSd | 1,0 | 0,1 | 0,9 (0,3; 1,4) | 0,002 |
a metotreksat
b 95% przedziały ufności dla różnic w zmianie punktacji oceny między metotreksatem i adalimumabem.
c na podstawie analizy rang
d zwężenie szpar stawowych
W badaniu RA V strukturalne uszkodzenie stawów oceniano radiologicznie i opisywano jako zmianę wyniku oceny w zmodyfikowanej całkowitej skali Sharpa (patrz tabela 11).
Tabela 11: Badanie RA V: średnie zmiany na podstawie oceny radiologicznej w 52. tygodniu
| MTX n=257 (95% przedział ufności) | Adalimumab n=274 (95% przedział ufności) | Adalimumab/ MTX n=268 (95% przedział ufności) | Wartość pa | Wartość pb | Wartość pc | |
| Wynik oceny w całkowitej skali Sharpa | 5,7 (4,2-7,3) | 3,0 (1,7-4,3) | 1,3 (0,5-2,1) | ˂0,001 | 0,0020 | ˂0,001 |
Wynik w skali oceny nadżerek | 3,7 (2,7-4,7) | 1,7 (1,0-2,4) | 0,8 (0,4-1,2) | ˂0,001 | 0,0082 | ˂0,001 |
| Wynik w skali oceny ZSS | 2,0 (1,2-2,8) | 1,3 (0,5-2,1) | 0,5 (0-1,0) | ˂0,001 | 0,0037 | 0,151 |
a Wartość p z porównania w parach przy użyciu testu U Manna-Whitneya, leczenia metotreksatem w monoterapii oraz leczenia skojarzonego adalimumabem i metotreksatem. b Wartość p z porównania w parach przy użyciu testu U Manna-Whitneya, leczenia adalimumabem w monoterapii oraz leczenia skojarzonego adalimumabem i metotreksatem. c Wartość p z porównania w parach przy użyciu testu U Manna-Whitneya, leczenia adalimumabem w monoterapii oraz leczenia metotreksatem w monoterapii.
Po 52 i 104 tygodniach leczenia procentowy odsetek pacjentów bez progresji choroby (zmiana wartości wyjściowej oceny w zmodyfikowanej całkowitej skali Sharpa ≤ 0,5) był znacząco większy w przypadku leczenia skojarzonego adalimumabem i metotreksatem (odpowiednio, 63,8% i 61,2%) w porównaniu ze stosowaniem metotreksatu w monoterapii (odpowiednio, 37,4% i 33,5%; p < 0,001) i adalimumabu w monoterapii (odpowiednio, 50,7%; p < 0,002 i 44,5%; p < 0,001). W prowadzonej metodą otwartej próby kontynuacji badania RA V średnia zmiana wartości wyjściowych oceny w zmodyfikowanej całkowitej skali Sharpa w 10. roku wynosiła 10,8, 9,2 i 3,9 u pacjentów, którym pierwotnie przydzielono losowo leczenie, odpowiednio, metotreksatem w monoterapii, adalimumabem w monoterapii oraz terapię skojarzoną adalimumabem i metotreksatem. Odsetki pacjentów bez progresji choroby na podstawie oceny radiologicznej wynosiły odpowiednio, 31,3%, 23,7% i 36,7%.
Jakość życia i funkcjonowanie fizyczne
Związaną ze stanem zdrowia jakość życia oraz funkcjonowanie fizyczne oceniano przy użyciu wskaźnika niepełnosprawności na podstawie kwestionariusza oceny stanu zdrowia (ang. Health Assessment Questionnaire, HAQ) w czterech głównych, odpowiednio i prawidłowo kontrolowanych badaniach klinicznych. Wskaźnik ten stanowił wcześniej określony pierwszoplanowy punkt końcowy oceniany w 52. tygodniu w badaniu RA III. W przypadku wszystkich dawek / schematów dawkowania adalimumabu w wymienionych czterech badaniach w 6. miesiącu wykazano statystycznie znamiennie większą poprawę wyjściowego wskaźnika niepełnosprawności HAQ w porównaniu z placebo, a w badaniu RA III ten sam wynik zaobserwowano w 52. tygodniu. Punktacja skróconego formularza oceny stanu zdrowia (ang. Short Form Health Survey, SF 36) dla wszystkich dawek / schematów dawkowania adalimumabu w wymienionych czterech badaniach potwierdza te wyniki. Uzyskano statystycznie znamienny wynik oceny składowej dotyczącej sprawności fizycznej (ang. Physical Component Summary, PCS) oraz statystycznie znamienny wynik oceny dotyczącej dolegliwości bólowych i witalności dla dawki 40 mg stosowanej co drugi tydzień. Stwierdzono statystycznie znamienne zmniejszenie stopnia zmęczenia mierzonego w punktacji oceny czynnościowej osób przewlekle chorych (ang. Functional Assessment of Chronic Illness Therapy, FACIT) we wszystkich trzech badaniach, w których oceniano ten parametr (badania RA I, III i IV).
W badaniu RA III u większości pacjentów, u których uzyskano poprawę funkcjonowania fizycznego i kontynuowano leczenie, poprawa utrzymywała się do 520. tygodnia włącznie (120 miesięcy). Poprawę jakości życia oceniano do 156. tygodnia (36 miesięcy) i w tym okresie stwierdzono utrzymywanie się poprawy.
W badaniu RA V wskaźnik niepełnosprawności HAQ oraz składowa kwestionariusza SF 36 dotycząca sprawności fizycznej wykazały w 52. tygodniu większą poprawę (p < 0,001) w przypadku leczenia skojarzonego adalimumabem i metotreksatem niż w przypadku stosowania metotreksatu w monoterapii oraz adalimumabu w monoterapii. Poprawa ta utrzymywała się do 104. tygodnia włącznie. U 250 uczestników, którzy ukończyli otwarte badanie kontynuacyjne, poprawa funkcjonowania fizycznego utrzymywała się przez cały 10-letni okres leczenia.
Osiowa spondyloartropatia
Zesztywniające zapalenie stawów kręgosłupa (ZZSK)
Stosowanie adalimumabu w dawce 40 mg oceniano w dwóch randomizowanych, trwających 24 tygodnie badaniach klinicznych z podwójnie ślepą próbą i grupą kontrolną otrzymującą placebo u 393 pacjentów z czynnym zesztywniającym zapaleniem stawów kręgosłupa (we wszystkich grupach wskaźnik BASDAI [ang. Bath Ankylosing Spondylitis Disease Activity Index] wynosił 6,3), u których odpowiedź na leczenie konwencjonalne była niewystarczająca. 79. (20,1%) pacjentom podawano jednocześnie lek modyfikujący przebieg choroby, a 37. (9,4%) – glikokortykoidy. Po okresie prowadzonym metodą ślepej próby nastąpiła faza otwarta, w której pacjenci otrzymywali adalimumab w dawce 40 mg podskórnie co drugi tydzień przez dodatkowy okres do 28 tygodni. Uczestnicy badania (n=215; 54,7%), u których nie uzyskano odpowiedzi 20 w skali ASAS w 12., 16. lub
- 20. tygodniu otrzymywali w rozpoczętej wcześniej próbie otwartej adalimumab w dawce 40 mg podskórnie co drugi tydzień, a następnie traktowano ich jako osoby nieodpowiadające na leczenie w analizach statystycznych podwójnie ślepej próby.
W większym badaniu I w ZZSK z udziałem 315 pacjentów wyniki wykazały statystycznie znamienną poprawę objawów przedmiotowych i podmiotowych zesztywniającego zapalenia stawów kręgosłupa u pacjentów leczonych adalimumabem w porównaniu z placebo. Znaczącą odpowiedź na leczenie obserwowano po raz pierwszy w 2. tygodniu i utrzymywała się ona przez 24 tygodnie (tabela 12).
Tabela 12: Odpowiedzi skuteczności zmniejszenia nasilenia objawów przedmiotowych i podmiotowych w badaniu kontrolowanym placebo w ZZSK – badanie I
| Odpowiedź | Placebo N=107 | Adalimumab N=208 |
| ASASa 20 | ||
| 16% | 42%*** |
| 21% | 58%*** |
| 19% | 51%*** |
| ASAS 50 | ||
| 3% | 16%*** |
| 10% | 38%*** |
| 11% | 35%*** |
| ASAS 70 | ||
| 0% | 7%** |
| 5% | 23%*** |
| 8% | 24%*** |
| BASDAIb 50 | ||
| 4% | 20%*** |
| 16% | 45%*** |
| 15% | 42%*** |
***, ** Statystycznie istotne, gdy wartość p <0,001, <0,01 dla wszystkich porównań między adalimumabem a placebo w 2., 12. i 24. tygodniu.
a oceny dotyczące zesztywniającego zapalenia stawów kręgosłupa
b wskaźnik aktywności zesztywniającego zapalenia stawów kręgosłupa
W 12. tygodniu u pacjentów leczonych adalimumabem stwierdzono znacząco większą poprawę, utrzymującą się aż do 24. tygodnia włącznie, na podstawie wyników oceny wg kwestionariuszy SF-36 oraz ASQoL (ang. Ankylosing Spondylitis Quality of Life Questionnaire).
Podobne tendencje (nie wszystkie w sposób statystycznie znamienny) stwierdzono w mniejszym badaniu klinicznym II w ZZSK prowadzonym z randomizacją, podwójnie ślepą próbą i grupą kontrolną otrzymującą placebo, w którym uczestniczyło 82 dorosłych pacjentów z zesztywniającym zapaleniem stawów kręgosłupa.
Osiowa spondyloartropatia bez zmian radiologicznych charakterystycznych dla zesztywniającego zapalenia stawów kręgosłupa
Bezpieczeństwo stosowania i skuteczność adalimumabu oceniano w dwóch randomizowanych, kontrolowanych placebo badaniach klinicznym z podwójnie ślepa próbą z udziałem pacjentów z osiową spondyloartropatią bez zmian radiologicznych (ang. non-radiographic axial spondyloarthritis, nr-axSpA). Badanie nr-axSpA I oceniało pacjentów z aktywną osiową spondyloartropatią bez zmian radiologicznych. Badanie nr-axSpA II było badaniem z udziałem pacjentów z aktywną osiową spondyloartropatią bez zmian radiologicznych, którzy zakończyli leczenie po osiągnięciu remisji podczas leczenia adalimumabem w fazie badania prowadzonej metodą otwartej próby.
Badanie nr-axSpA I
W trwającym 12 tygodni badaniu nr-axSpA I, będącym randomizowanym, kontrolowanym placebo badaniem klinicznym z podwójnie ślepą próbą, oceniano stosowanie adalimumabu w dawce 40 mg podawanej co drugi tydzień u 185. pacjentów z osiową spondyloartropatią bez zmian radiologicznych (ze średnim wyjściowym wskaźnikiem BASDAI [ang. Batch Ankylosing Spondylitis Disease Activity Index] wynoszącym 6,4 u pacjentów leczonych adalimumabem oraz 6,5 u pacjentów otrzymujących placebo), u których stwierdzono niewystarczającą odpowiedź na leczenie co najmniej 1 lekiem NLPZ lub przeciwwskazanie do stosowania NLPZ.
Trzydziestu trzech (18%) pacjentów leczono równocześnie lekami przeciwreumatycznymi modyfikującymi przebieg choroby, a 146 (79%) pacjentów – lekami z grupy NLPZ. Po fazie prowadzonej metodą podwójnie ślepej próby nastąpiła faza badania prowadzona metodą otwartą, podczas której pacjenci otrzymywali podskórnie adalimumab w dawce 40 mg co drugi tydzień przez dodatkowy okres do 144 tygodni. Wyniki uzyskane w 12. tygodniu wykazały statystycznie znamienną poprawę przedmiotowych i podmiotowych objawów aktywnej osiowej spondyloartropatii bez zmian radiologicznych u pacjentów leczonych adalimumabem w porównaniu z grupą otrzymującą placebo (tabela 13).
Tabela 13: Odpowiedzi skuteczności leczenia w badaniu nr-axSpA I kontrolowanym placebo
| Metoda podwójnie ślepej próby Odpowiedź po 12 tygodniach | Placebo N=94 | Adalimumab N=91 |
| ASASa 40 | 15% | 36%*** |
| ASAS 20 | 31% | 52%** |
| ASAS 5/6 | 6% | 31%*** |
| ASDAS: częściowa remisja | 5% | 16%* |
| BASDAIb 50 | 15% | 35%** |
| ASDASc,d,e | -0,3 | -1,0*** |
| ASDAS: nieaktywna postać choroby | 4% | 24%*** |
| hs-CRPd,f,g | -0,3 | -4.7*** |
| SPARCCh Badanie MRI: stawy krzyżowo-biodrowed,i | -0,6 | -3.2** |
| SPARCC Badanie MRI kręgosłupad,j | -0,2 | -1,8** |
a ocena wg spondyloarthritis international society
b wskaźnik aktywności zesztywniającego zapalenia stawów kręgosłupa c wynik oceny w skali ankylosing spondylitis disease activity d średnia zmiana w stosunku do punktu wyjścia
e n=91 placebo; n=87 adalimumab
f białko C-reaktywne o wysokiej wrażliwości (mg/l)
g n=73 placebo; n=70 adalimumab
h wg Spondyloarthritis Research Consortium of Canada i n=84 placebo i adalimumab
j n=82 placebo; n=85 adalimumab
***, **, * różnica statystycznie znamienna (p), odpowiednio, <0,001, <0,01 i <0,05 dla wszystkich porównań między adalimumabem i placebo.
W badaniu kontynuacyjnym prowadzonym metodą otwartej próby poprawa w odniesieniu do objawów przedmiotowych i podmiotowych utrzymywała się podczas leczenia adalimumabem do 156. tygodnia włącznie.
Zahamowanie stanu zapalnego
Znacząca poprawa objawów stanu zapalnego, mierzona stężeniem CRP o wysokiej czułości i w badaniu metodą rezonansu magnetycznego (MRI) zarówno stawów krzyżowo-biodrowych, jak i kręgosłupa utrzymywała się u pacjentów leczonych adalimumabem do odpowiednio, 156. i 104. tygodnia włącznie.
Jakość życia i funkcjonowanie fizyczne
Zależną od stanu zdrowia jakość życia i stan czynnościowy oceniano przy użyciu kwestionariuszy HAQ-S (ang. Health Assessment Questionnaire for Spondyloarthropathies – kwestionariusz oceny zdrowia w spondyloartropatiach) i SF-36. W porównaniu z placebo stosowanie adalimumabu wykazało znacząco większą poprawę w całkowitej ocenie punktowej HAQ-S i ocenie punktowej składowej dotyczącej sprawności fizycznej (ang. Physical Component Score, PCS) kwestionariusza SF-36, w okresie od punktu wyjścia do 12. tygodnia. Poprawa związanej ze zdrowiem jakości życia i funkcjonowania fizycznego utrzymywała się w badaniu kontynuacyjnym prowadzonym metodą otwartej próby do 156. tygodnia włącznie.
Badanie nr-axSpA II
673. pacjentów z aktywną nr-axSpA (średnia wyjściowa ocena punktowa aktywności choroby [BASDAI] wynosiła 7,0), u których wystąpiła niewystarczająca odpowiedź na ≥ 2 NLPZ lub nietolerancję lub mieli przeciwwskazanie do stosowania NLPZ, zostało włączonych w fazie badania prowadzonej metodą otwartej próby nr-axSpA II, podczas którego otrzymywali adalimumab w dawce 40 mg co drugi tydzień przez 28 tygodni. Pacjenci ci mieli także obiektywne dowody zapalenia stawów krzyżowo-biodrowych lub kręgosłupa w badaniu MRI lub podwyższony poziom hs-CRP. Pacjenci, którzy osiągnęli trwałą remisję przez co najmniej 12 tygodni (N=305) (ASDAS < 1,3 w tygodniu 16, 20, 24 i 28) podczas fazy otwartej badania, zostali następnie losowo przydzieleni do grupy otrzymującej kontynuację leczenia adalimumabem w dawce 40 mg co drugi tydzień (N=152) lub placebo (N=153) przez dodatkowe 40 tygodni w kontrolowanym placebo okresie z podwójnie ślepą próbą (całkowity czas trwania badania 68 tygodni). Pacjenci, u których wystąpiła reaktywacja choroby w okresie badania z podwójnie ślepą próbą mogli stosować adalimumab w dawce 40 mg co drugi tydzień w leczeniu ratującym przez co najmniej 12 tygodni.
Głównym punktem końcowym oceny skuteczności był odsetek pacjentów bez reaktywacji w 68 tygodniu badania. Reaktywacja była definiowana jako ASDAS ≥ 2,1 przez dwie kolejne wizyty w odstępie czterech tygodni. W porównaniu z placebo, większy odsetek pacjentów przyjmujących adalimumab nie wykazywał reaktywacji choroby w fazie badania z podwójnie ślepą próbą (70,4% w porównaniu z 47,1%, p<0,001) (rycina 1).
Rycina 1: Krzywe Kaplana-Meiera oceniające czas do braku reaktywacji w badaniu nr-axSpA II
CZAS (TYGODNIE)
leczenie placebo adalimumab ∆ cenzurowanie (obserwacja ucięta)
Uwaga: P = placebo [liczba zagrożonych pacjentów (z reaktywacją choroby)]; A = adalimumab [liczba zagrożonych pacjentów (z reaktywacją choroby)].
Spośród 68 pacjentów przydzielonych do grupy wykluczonej z leczenia, u których wystąpiła reaktywacja choroby, 65. ukończyło 12 tygodni leczenia ratującego adalimumabem, z czego
- 37. (56,9%) ponownie osiągnęło remisję (ASDAS <1,3) po 12 tygodniach wznowienia leczenia otwartego.
W 68. tygodniu pacjenci otrzymujący kontynuację leczenia adalimumabem wykazali znamienną statystycznie większą poprawę objawów przedmiotowych i podmiotowych aktywnej nr-axSpA w porównaniu z pacjentami przydzielonymi do badania wykluczenia z leczenia w okresie podwójnie ślepej próby (tabela 14).
Tabela 14: Odpowiedzi skuteczności leczenia w kontrolowanym placebo badaniu nr-axSpA II
| Podwójnie ślepa próba Odpowiedź w 68. tygodniu | Placebo N=153 | Adalimumab N=152 |
| ASASa,b 20 | 47,1% | 70,4%*** |
| ASASa,b 40 | 45,8% | 65,8%*** |
| ASASa częściowa remisja | 26,8% | 42,1%** |
| ASDASc nieaktywna choroba | 33,3% | 57,2%*** |
| Częściowa reaktywacjad | 64,1% | 40,8%*** |
a oceny w zesztywniającym zapaleniu stawów kręgosłupa (ang. assessments of spondyloarthritis international society)
b wartość wyjściowa definiowana jako wartość wyjściowa w fazie badania prowadzonej metodą otwartej próby, w której pacjenci mieli aktywną chorobę.
c ASDAS = skala aktywności w zesztywniającym zapaleniu stawów kręgosłupa (ang. ankylosing spondylitis disease activity score)
d częściowa reaktywacja definiowana jako ASDAS ≥ 1,3, ale < 2,1 przez 2 kolejne wizyty. ***, ** różnica statystycznie znamienna (p) odpowiednio, < 0,001 i < 0,01 dla wszystkich porównań między adalimumabem a placebo. 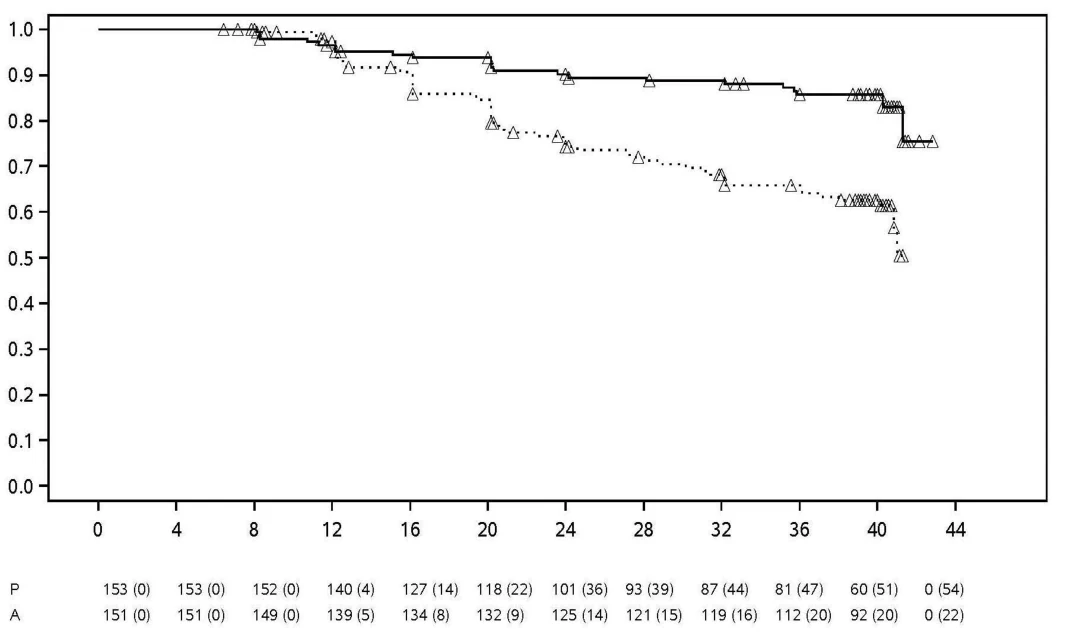
Łuszczycowe zapalenie stawów
U pacjentów z czynnym łuszczycowym zapaleniem stawów o nasileniu umiarkowanym do ciężkiego badano stosowanie adalimumabu w dawce 40 mg podawanej co drugi tydzień w dwóch badaniach klinicznych z grupami kontrolnymi otrzymującymi placebo - badaniach ŁZS I i II. W badaniu ŁZS I, trwającym 24 tygodnie, leczeniu poddano 313 dorosłych pacjentów (około 50% z nich przyjmowało metotreksat), u których wykazano niewystarczającą odpowiedź na niesteroidowe leki przeciwzapalne. W badaniu ŁZS II, trwającym 12 tygodni, leczeniu poddano 100 pacjentów, u których wykazano niewystarczającą odpowiedź na leki modyfikujące przebieg choroby. Po zakończeniu obu badań 383 pacjentów włączono do badania kontynuacyjnego prowadzonego metodą otwartej próby, w którym adalimumab w dawce 40 mg podawano co drugi tydzień.
Brak wystarczających danych potwierdzających skuteczność adalimumabu u pacjentów z artropatią łuszczycową przypominającą zesztywniające zapalenie stawów kręgosłupa ze względu na niewielką liczbę pacjentów uczestniczących w badaniach klinicznych.
Tabela 15: Odpowiedź w skali ACR w badaniach z grupą kontrolną otrzymującą placebo dotyczących łuszczycowego zapalenia stawów (odsetki pacjentów)
| Badanie ŁZS I | Badanie ŁZS II | |||
| Odpowiedź | Placebo N=162 | Adalimumab N=151 | Placebo N=49 | Adalimumab N=51 |
| ACR 20 | ||||
| 14% | 58%*** | 16% | 39%* |
| 15% | 57%*** | Nie dotyczy | Nie dotyczy |
| ACR 50 | ||||
| 4% | 36%*** | 2% | 25%*** |
| 6% | 39%*** | Nie dotyczy | Nie dotyczy |
| ACR 70 | ||||
| 1% | 20%*** | 0% | 14% * |
| 1% | 23%*** | Nie dotyczy | Nie dotyczy |
*** p < 0,001 dla wszystkich porównań adalimumabu z placebo.
* p < 0,05 dla wszystkich porównań adalimumabu z placebo.
W badaniu ŁZS I odpowiedzi w skali ACR były podobne w przypadku jednoczesnego leczenia metotreksatem i bez takiego leczenia.
W badaniu kontynuacyjnym prowadzonym metodą otwartej próby odpowiedzi w skali ACR utrzymywały się przez okres do 136 tygodni.
W badaniach dotyczących łuszczycowego zapalenia stawów oceniano zmiany radiologiczne. Radiogramy dłoni, nadgarstków i stóp wykonano w punkcie początkowym i po upływie 24 tygodni okresu leczenia prowadzonego metodą podwójnie ślepej próby, w którym pacjenci przyjmowali adalimumab lub placebo, a także po upływie 48 tygodni, gdy wszyscy pacjenci stosowali adalimumab metodą otwartej próby. Wykorzystano zmodyfikowaną całkowitą skalę Sharpa (mTSS), która uwzględnia ocenę stawów międzypaliczkowych dalszych (tj. nie jest ona identyczna ze skalą TSS stosowaną w reumatoidalnym zapaleniu stawów).
Leczenie adalimumabem wiązało się z zahamowaniem tempa progresji procesu niszczenia stawów obwodowych w porównaniu z placebo, co ustalono na podstawie zmiany w stosunku do wartości wyjściowej wyniku uzyskanego w skali mTSS (wartość średnia ±SD) wynoszącej 0,8 ± 2,5 punktu w grupie placebo (po 24 tygodniach) w porównaniu z 0,0 ± 1,9 (p<0,001) punktu w grupie stosującej adalimumab (po 48 tygodniach).
Wśród przyjmujących adalimumab osób, u których po upływie 48 tygodni nie stwierdzono progresji zmian radiologicznych w stosunku do punktu wyjścia (n = 102), u 84% pacjentów w całym okresie 144 tygodni leczenia nadal nie obserwowano progresji zmian radiologicznych.
W 24. tygodniu u pacjentów leczonych adalimumabem wykazano znamienną statystycznie poprawę funkcjonowania fizycznego, ocenianą przy użyciu kwestionariuszy HAQ i DF-36 (ang. Short Form Health Survey). Poprawa funkcjonowania fizycznego utrzymywała się podczas kontynuacji badania metodą otwartej próby do 136. tygodnia.
Łuszczyca
Bezpieczeństwo stosowania i skuteczność adalimumabu badano u dorosłych pacjentów z przewlekłą łuszczycą plackowatą (zmiany chorobowe obejmujące ≥10% powierzchni ciała oraz wskaźnik PASI ≥ 12 lub ≥ 10), którzy kwalifikowali się do leczenia układowego lub fototerapii w ramach badań klinicznych prowadzonych metodą podwójnie ślepej próby z randomizacją. 73% pacjentów zakwalifikowanych do badań I i II dotyczących łuszczycy poddanych zostało uprzednio leczeniu układowemu lub fototerapii. Bezpieczeństwo i skuteczność stosowania adalimumabu badano również u dorosłych pacjentów z przewlekłą łuszczycą plackowatą o nasileniu umiarkowanym lub ciężkim ze współistniejącą łuszczycą dłoni i (lub) stóp, którzy kwalifikowali się do leczenia układowego w ramach randomizowanego badania klinicznego prowadzonego metodą podwójnie ślepej próby (badanie III dotyczące łuszczycy).
W badaniu I (REVEAL) dotyczącym łuszczycy oceniano 1212 pacjentów w ramach trzech okresów leczenia. W okresie A pacjenci otrzymywali placebo lub adalimumab w dawce początkowej 80 mg, a następnie, po upływie jednego tygodnia od podania dawki początkowej, w dawce 40 mg podawanej co drugi tydzień. Po 16 tygodniach leczenia pacjenci, u których odpowiedź na leczenie wynosiła co najmniej PASI 75 (poprawa punktacji PASI o co najmniej 75% w stosunku do wartości wyjściowej), przystępowali do okresu B prowadzonego metodą otwartą i otrzymywali adalimumab w dawce 40 mg co drugi tydzień. Pacjenci, u których odpowiedź na leczenie wynosiła ≥ PASI 75 w 33. tygodniu, a pierwotnie byli przydzieleni losowo do grupy otrzymującej aktywne leczenie w ramach okresu A, podczas okresu C byli ponownie losowo przydzielani do grupy otrzymującej adalimumab w dawce 40 mg co drugi tydzień lub placebo przez dodatkowe 19 tygodni. We wszystkich leczonych grupach średnia wyjściowa wartość PASI wynosiła 18,9, a wyjściowy wynik oceny zmian chorobowych w skali PGA (ang. Physician's Global Assessment, PGA) wahał się od „umiarkowanych” (53% uczestników), poprzez „ciężkie” (41%), do „bardzo ciężkich” (6%).
W badaniu II dotyczącym łuszczycy (CHAMPION) u 271 pacjentów porównywano skuteczność i bezpieczeństwo stosowania adalimumabu wobec metotreksatu i placebo. Pacjenci otrzymywali placebo; metotreksat w dawce początkowej 7,5 mg, zwiększanej następnie do 12. tygodnia w taki sposób, że dawka maksymalna wynosiła 25 mg; lub adalimumab w dawce początkowej 80 mg, a następnie (po upływie jednego tygodnia od podania dawki początkowej) w dawce 40 mg podawanej co drugi tydzień przez 16 tygodni. Nie są dostępne dane porównujące stosowanie adalimumabu i MTX przez okres dłuższy niż 16 tygodni terapii. W przypadku pacjentów przyjmujących MTX, u których w 8. i (lub) 12. tygodniu uzyskano odpowiedź co najmniej PASI 50, nie kontynuowano zwiększania dawki. We wszystkich leczonych grupach średnia wyjściowa wartość PASI wynosiła 19,7, a wyjściowy wynik oceny zmian chorobowych w skali PGA wahał się od „łagodnych” (<1%), poprzez „umiarkowane” (48%), do „ciężkich” (46%) lub „bardzo ciężkich” (6%).
Pacjenci uczestniczący we wszystkich badaniach klinicznych fazy II i III dotyczących łuszczycy mogli zostać włączeni do badania kontynuacyjnego prowadzonego metodą otwartej próby, w ramach którego podawano adalimumab przez co najmniej 108 dodatkowych tygodni.
W badaniach I i II dotyczących łuszczycy głównym punktem końcowym był odsetek pacjentów, u których w 16. tygodniu uzyskano odpowiedź PASI 75 w stosunku do wartości wyjściowej (patrz tabele 16 i 17).
Tabela 16: Badanie I dotyczące łuszczycy (REVEAL): wyniki oceny skuteczności po
- 16. tygodniach
| Placebo N=398 n (%) | Adalimumab w dawce 40 mg co drugi tydzień N=814 n (%) | |
| ≥ PASI 75a | 26 (6,5) | 578 (70,9)b |
| PASI 100 | 3 (0,8) | 163 (20,0)b |
| PGA: brak zmian / minimalne zmiany | 17 (4,3) | 506 (62,2)b |
a Odsetek pacjentów uzyskujących odpowiedź PASI 75 obliczano jako współczynnik korygowany względem ośrodków.
b p<0,001; adalimumab w porównaniu z placebo
Tabela 17: Badanie II dotyczące łuszczycy (CHAMPION): wyniki oceny skuteczności po
- 16. tygodniach
| Placebo N=53 n (%) | MTX N=110 n (%) | Adalimumab w dawce 40 mg co drugi tydzień N=108 n (%) | |
| ≥ PASI 75 | 10 (18,9) | 39 (35,5) | 86 (79,6)a,b |
| PASI 100 | 1 (1,9) | 8 (7,3) | 18 (16,7)c,d |
| PGA: brak zmian / minimalne zmiany | 6 (11,3) | 33 (30,0) | 79 (73,1)a,b |
a p<0,001; adalimumab w porównaniu z placebo
b p<0,001; adalimumab w porównaniu z metotreksatem
c p<0,01; adalimumab w porównaniu z placebo
d p<0,05; adalimumab w porównaniu z metotreksatem
W badaniu I dotyczącym łuszczycy u 28% pacjentów, u których uzyskano odpowiedź PASI 75 i którzy zostali w 33. tygodniu powtórnie zrandomizowani do grupy otrzymującej placebo, w porównaniu z 5% pacjentów kontynuujących leczenie adalimumabem (p <0,001), wystąpiła „utrata dostatecznej odpowiedzi na leczenie” (punktacja PASI po 33. tygodniu oraz w 52. tygodniu lub przed
- 52. tygodniem, której wynikiem była odpowiedź < PASI 50 względem wartości wyjściowych z co najmniej 6-punktowym zwiększeniem w punktacji PASI w stosunku do 33. tygodnia). Wśród pacjentów, którzy utracili dostateczną odpowiedź na leczenie po powtórnym losowym przydzieleniu do grupy otrzymującej placebo, a których następnie włączono do badania kontynuacyjnego prowadzonego metodą otwartej próby, u 38% (25/66) i 55% (36/66) osób ponownie uzyskano odpowiedź PASI 75 po, odpowiednio, 12 i 24 tygodniach powtórnego leczenia.
Łącznie 233 pacjentów, u których w 16. i 33. tygodniu wykazano odpowiedź PASI 75, otrzymywało adalimumab przez 52 tygodnie w ramach badania I dotyczącego łuszczycy, a następnie kontynuowało leczenie adalimumabem w badaniu kontynuacyjnym prowadzonym metodą otwartej próby. U tych pacjentów, po dodatkowych 108 tygodniach leczenia w badaniu otwartym (łącznie 160 tygodni), odsetki odpowiedzi PASI 75 i wynik oceny zmian chorobowych w skali PGA określany jako „brak zmian” lub „minimalne zmiany” wynosiły, odpowiednio, 74,7% i 59,0%. Analiza, w której za osoby nieodpowiadające na leczenie uznano wszystkich pacjentów, którzy przerwali udział w badaniu z powodu wystąpienia zdarzeń niepożądanych lub braku skuteczności leczenia bądź też u których zwiększono dawkę, wykazała odsetki odpowiedzi PASI 75 i wynik w skali PGA określany jako „brak zmian” lub „minimalne zmiany” wśród tych pacjentów wynoszące, odpowiednio, 69,6% i 55,7% po dodatkowych 108 tygodniach leczenia metodą otwartej próby (łącznie 160 tygodni).
U łącznie 347 pacjentów wykazujących trwałą odpowiedź na leczenie dokonano oceny w okresie odstawienia leczenia oraz po wznowieniu terapii w ramach badania kontynuacyjnego prowadzonego metodą otwartej próby. W okresie odstawienia leczenia objawy łuszczycy z czasem nawróciły, a mediana czasu do nawrotu (zmniejszenie wyniku oceny w skali PGA do „umiarkowanych zmian” lub jeszcze bardziej nasilonych) wynosiła około 5 miesięcy. U żadnego z tych pacjentów w okresie odstawienia leczenia nie nastąpił pełny nawrót objawów choroby. Po 16 tygodniach powtórnego leczenia odpowiedź w postaci wyniku oceny w skali PGA „brak zmian” lub „minimalne zmiany” uzyskano łącznie u 76,5% (218 z 285) pacjentów, którzy wznowili leczenie, niezależnie od tego, czy doszło do nawrotu objawów w okresie odstawienia leczenia (69,1% [123 ze 178] pacjentów, u których w okresie odstawienia leczenia doszło do nawrotu objawów choroby, i 88,8% [95 ze 107] pacjentów, u których nie doszło do nawrotu objawów). Profile bezpieczeństwa obserwowane w okresie powtórnej terapii i w okresie przed odstawieniem leczenia były zbliżone.
W 16. tygodniu wykazano znaczącą poprawę wskaźnika DLQI (ang. Dermatology Life Quality Index) w stosunku do wartości wyjściowych w porównaniu z placebo (badania I i II) oraz metotreksatu (badanie II). W badaniu I poprawa łącznego wyniku oceny składowych dotyczących funkcjonowania w sferze fizycznej i psychicznej kwestionariusza SF-36 była również znacząca w porównaniu z placebo.
W badaniu kontynuacyjnym prowadzonym metodą otwartej próby wśród pacjentów, u których zwiększono dawkę z 40 mg co drugi tydzień do 40 mg raz na tydzień z powodu odpowiedzi PASI mniejszej niż 50%, u 26,4% (92/349) i 37,8% (132/349) osób uzyskano odpowiedź PASI 75 w, odpowiednio, 12. oraz 24. tygodniu.
W badaniu III dotyczącym łuszczycy (REACH) oceniano skuteczność i bezpieczeństwo stosowania adalimumabu w porównaniu z placebo u 72 pacjentów z przewlekłą łuszczycą plackowatą o nasileniu umiarkowanym lub ciężkim oraz z łuszczycą dłoni i (lub) stóp. Pacjenci otrzymywali adalimumab w dawce początkowej 80 mg, a następnie w dawce 40 mg podawanej co drugi tydzień (po upływie jednego tygodnia od podania dawki początkowej) lub placebo przez 16 tygodni. W 16. tygodniu u statystycznie znamiennie większego odsetka pacjentów, którzy otrzymywali adalimumab, uzyskano wynik oceny w skali PGA w postaci „brak zmian” lub „prawie całkowity brak zmian” w przypadku objawów występujących na dłoniach i (lub) stopach w porównaniu z pacjentami otrzymującymi placebo (odpowiednio, 30,6% w porównaniu z 4,3% [P=0,014]).
W badaniu IV dotyczącym łuszczycy porównywano skuteczność i bezpieczeństwo stosowania adalimumabu i placebo u 217 dorosłych pacjentów z łuszczycą paznokci o nasileniu umiarkowanym do ciężkiego. Pacjenci otrzymywali adalimumab w dawce początkowej 80 mg, a następnie w dawce 40 mg co drugi tydzień (po upływie jednego tygodnia od podania dawki początkowej) lub placebo przez 26 tygodni. Kolejną fazą było leczenie adalimumabem metodą otwartej próby przez dodatkowych 26 tygodni. W ocenie łuszczycy paznokci stosowano wskaźnik mNAPSI (ang. Modified Nail Psoriasis Severity Index), PGA-F (ang. Physician’s Global Assessment of Fingernail Psoriasis) oraz NAPSI (ang. Nail Psoriasis Severity Index) (patrz tabela 18). U pacjentów z łuszczycą paznokci
o zmianach obejmujących różne powierzchnie skóry (≥ 10% [60% pacjentów] oraz < 10% i ≥5% [40% pacjentów]) wykazano korzyści leczenia adalimumabem.
Tabela 18: Badanie IV dotyczące łuszczycy: wyniki oceny skuteczności po 16, 26
i 52 tygodniach
| Punkt końcowy | Po 16 tygodniach z grupą kontrolną otrzymującą placebo | Po 26 tygodniach z grupą kontrolną otrzymującą placebo | Po 52 tygodniach metodą otwartej próby | ||
| Placebo N=108 | Adalimumab w dawce 40 mg co drugi tydzień N=109 | Placebo N=108 | Adalimumab w dawce 40 mg co drugi tydzień N=109 | Adalimumab w dawce 40 mg co drugi tydzień N=80 | |
| ≥ mNAPSI 75 (%) | 2,9 | 26,0a | 3,4 | 46,6a | 65,0 |
| PGA-F: brak zmian / minimalne zmiany oraz co najmniej 2-stopniowa poprawa (%) | 2,9 | 29,7a | 6,9 | 48,9a | 61,3 |
Procentowa zmiana całkowitego wskaźnika NAPSI w ocenie paznokci | -7,8 | -44,2 a | -11,5 | -56,2a | -72,2 |
a p < 0,001; adalimumab w porównaniu z placebo
W 26. tygodniu u pacjentów leczonych adalimumabem wykazano statystycznie znamienną poprawę wskaźnika DLQI w porównaniu z grupą otrzymującą placebo.
Ropne zapalenie apokrynowych gruczołów potowych
Bezpieczeństwo i skuteczność stosowania adalimumabu oceniano w ramach randomizowanych badań klinicznych z podwójnie ślepą próbą i grupą kontrolną otrzymującą placebo oraz w badaniu kontynuacyjnym prowadzonym metodą otwartej próby z udziałem dorosłych pacjentów z ropnym zapaleniem apokrynowych gruczołów potowych (HS) o nasileniu umiarkowanym do ciężkiego, u których występował brak tolerancji, istniały przeciwwskazania lub też wykazano niedostateczną odpowiedź ogólnoustrojową na antybiotykoterapię trwającą co najmniej 3 miesiące. U pacjentów uczestniczących w badaniach HS-I i HS-II występowała choroba w II lub III stopniu zaawansowania klinicznego wg Hurley z obecnością co najmniej 3 ropni lub guzków zapalnych.
W badaniu HS-I (PIONEER I) oceniano 307 pacjentów w ramach 2 okresów leczenia. W okresie A pacjenci otrzymywali placebo lub adalimumab w dawce początkowej 160 mg w tygodniu 0, w dawce 80 mg w 2. tygodniu, a następnie w dawce 40 mg raz w tygodniu, począwszy od 4. tygodnia aż do 11. tygodnia. W czasie trwania badania niedozwolone było jednoczesne stosowanie antybiotyków. Po 12 tygodniach leczenia pacjentów, którzy w okresie A otrzymywali adalimumab, w ramach okresu B ponownie losowo przydzielono do jednej z trzech grup (adalimumab w dawce 40 mg raz w tygodniu, adalimumab w dawce 40 mg co drugi tydzień lub placebo od 12. do 35. tygodnia). Pacjentom, którym w okresie A losowo przydzielono stosowanie placebo, w ramach okresu B przydzielono leczenie adalimumabem w dawce 40 mg raz na tydzień.
W badaniu HS-II (PIONEER II) oceniano 326 pacjentów w ramach 2 okresów leczenia. W okresie A pacjenci otrzymywali placebo lub adalimumab w dawce początkowej 160 mg w tygodniu 0, w dawce 80 mg w 2. tygodniu, a następnie w dawce 40 mg raz w tygodniu, począwszy od 4. tygodnia aż do 11. tygodnia. W czasie trwania badania 19,3% pacjentów kontynuowało doustną antybiotykoterapię, którą stosowali w momencie przystąpienia do badania. Po 12 tygodniach leczenia pacjentów, którzy w okresie A otrzymywali adalimumab, w ramach okresu B ponownie losowo przydzielono do jednej z trzech grup (adalimumab w dawce 40 mg raz w tygodniu, adalimumab w dawce 40 mg co drugi tydzień lub placebo od 12. do 35. tygodnia). Pacjentom, którym w okresie A losowo przydzielono stosowanie placebo, w ramach okresu B również przydzielono placebo.
Pacjenci uczestniczący w badaniach HS-I i HS-II mogli zostać włączeni do badania kontynuacyjnego prowadzonego metodą otwartej próby, w którym podawano adalimumab w dawce 40 mg raz na tydzień. Średnie narażenie w całej populacji otrzymującej adalimumab wynosiło 762 dni. Przez cały okres trwania wszystkich 3 badań pacjenci codziennie stosowali przemywanie środkiem antyseptycznym o działaniu miejscowym.
Odpowiedź kliniczna
Zmniejszenie zmian zapalnych i zapobieganie nasileniu się ropni i sączących przetok oceniano na podstawie odpowiedzi klinicznej HiSCR (ang. Hidradenitis Suppurativa Clinical Response; co najmniej 50% zmniejszenie całkowitej liczby ropni i guzków zapalnych bez zwiększenia liczby ropni i liczby sączących przetok w porównaniu z punktem wyjścia). Zmniejszenie nasilenia skórnych dolegliwości bólowych związanych z HS oceniano, stosując numeryczną skalę nasilenia bólu u pacjentów, u których w chwili przystąpienia do badania wynik oceny wyjściowej wynosił co najmniej 3 punkty w 11-punktowej skali.
W 12. tygodniu odpowiedź HiSCR uzyskano u znacząco większego odsetka pacjentów leczonych adalimumabem w porównaniu z grupą otrzymującą placebo. W 12. tygodniu u znacząco większego odsetka uczestników badania HS-II wykazano klinicznie istotne złagodzenie skórnych dolegliwości bólowych związanych z HS (patrz tabela 19). W trakcie początkowych 12 tygodni leczenia u pacjentów leczonych adalimumabem występowało znacząco zmniejszone ryzyko nasilenia objawów choroby.
Tabela 19: Badania HS I i II: wyniki oceny skuteczności po 12 tygodniach
| Badanie HS I | Badanie HS II | |||
| Placebo | Adalimumab w dawce 40 mg raz na tydzień | Placebo | Adalimumab w dawce 40 mg raz na tydzień | |
Odpowiedź HiSCR (Hidradenitis suppurativa clinical response)a | N = 154 40 (26,0%) | N = 153 64 (41,8%)* | N=163 45 (27,6%) | N=163 96 (58,9%)*** |
| ≥ 30% złagodzenie skórnych dolegliwości bólowychb | N = 109 27 (24,8%) | N = 122 34 (27,9%) | N=111 23 (20,7%) | N=105 48 (45,7%)*** |
* P < 0,05; ***P < 0,001; adalimumab w porównaniu z placebo
a Spośród wszystkich randomizowanych pacjentów.
b Spośród pacjentów z początkowym wynikiem oceny stopnia nasilenia skórnych dolegliwości bólowych związanych z HS wynoszącym > 3 punkty w numerycznej skali oceny nasilenia bólu 0-10; 0 = brak dolegliwości bólowych; 10 = najsilniejszy wyobrażalny ból.
Leczenie adalimumabem w dawce 40 mg podawanej raz na tydzień powodowało znaczące zmniejszenie ryzyka nasilenia się ropni i sączących przetok. U około dwukrotnie większego odsetka pacjentów w grupie otrzymującej placebo w pierwszych 12 tygodniach trwania badań HS-I i HS-II, w porównaniu z pacjentami w grupie otrzymującej adalimumab, wystąpiło nasilenie się ropni (odpowiednio, 23,0% w stosunku do 11,4%) i sączących przetok (odpowiednio, 30,0% w stosunku do 13,9%).
W porównaniu z placebo w 12. tygodniu wykazano większą poprawę w stosunku do punktu wyjścia dotyczącą jakości życia związanej ze stanem zdrowia pod kątem objawów skórnych, mierzonej wskaźnikiem DLQI (ang. Dermatology Life Quality Index; badania HS-I i HS-II); ogólnego stopnia zadowolenia pacjenta z leczenia farmakologicznego ocenianego na podstawie kwestionariusza TSQM (ang. Treatment Satisfaction Questionnaire – medication; badania HS-I i HS-II) oraz stanu zdrowia w aspekcie fizycznym ocenianego na podstawie łącznego wyniku oceny składowej dotyczącej sprawności fizycznej (ang. Physical Component Summary, PCS) kwestionariusza SF-36 (badanie HS-I).
U pacjentów z co najmniej częściową odpowiedzią na leczenie adalimumabem w dawce 40 mg raz na tydzień, stwierdzoną w 12. tygodniu, odsetek odpowiedzi HiSCR w 36. tygodniu był większy u pacjentów, którzy kontynuowali cotygodniowe stosowanie adalimumabu, niż u pacjentów, u których częstość dawkowania zmniejszono do schematu raz na dwa tygodnie lub u których zaprzestano leczenia (patrz tabela 20).
Tabela 20: Odsetek pacjentówa uzyskujących odpowiedź HiSCRb w 24. i 36. tygodniu, którym powtórnie przydzielono leczenie w 12. tygodniu po wcześniejszym stosowaniu adalimumabu raz w tygodniu.
Placebo (zaprzestanie leczenia) N = 73 | Adalimumab w dawce 40 mg co drugi tydzień N = 70 | Adalimumab w dawce 40 mg raz na tydzień N = 70 | |
| 24 (32,9%) | 36 (51,4%) | 40 (57,1%) |
| 22 (30,1%) | 28 (40,0%) | 39 (55,7%) |
a Pacjenci z co najmniej częściową odpowiedzią na leczenie adalimumabem w dawce 40 mg raz w tygodniu po 12 tygodniach leczenia.
b Pacjenci spełniający określone w protokole kryteria utraty odpowiedzi na leczenie lub nieuzyskujący poprawy musieli przerwać udział w badaniach i byli klasyfikowani jako osoby nieodpowiadające na leczenie.
Wśród pacjentów, u których wykazano co najmniej częściową odpowiedź na leczenie w 12. tygodniu i którym w sposób ciągły podawano adalimumab raz w tygodniu, odsetek odpowiedzi HiSCR w 48. tygodniu wynosił 68,3%, a w 96. tygodniu – 65,1%. W trakcie dłuższego leczenia adalimumabem w dawce 40 mg podawanej raz na tydzień przez 96 tygodni nie zidentyfikowano nowych informacji o bezpieczeństwie.
Wśród pacjentów, u których zaprzestano leczenia adalimumabem w 12. tygodniu w badaniach HS-I i HS-II, odsetek odpowiedzi HiSCR w okresie 12 tygodni po powtórnym włączeniu adalimumabu w dawce 40 mg podawanej raz w tygodniu powrócił do poziomu zbliżonego do wartości odnotowanej przed zaprzestaniem leczenia (56,0%).
Choroba Leśniowskiego-Crohna
Bezpieczeństwo stosowania i skuteczność adalimumabu oceniano u ponad 1500 pacjentów z czynną chorobą Leśniowskiego-Crohna o nasileniu umiarkowanym do ciężkiego (wskaźnik CDAI [ang. Crohn’s Disease Activity Index] o wartości ≥220 i ≤450) w badaniach klinicznych prowadzonych metodą podwójnie ślepej próby z randomizacją i grupą kontrolną otrzymującą placebo. Dozwolone było jednoczesne stosowanie stałych dawek aminosalicylanów, kortykosteroidów oraz leków immunomodulujących i 80% pacjentów kontynuowało przyjmowanie co najmniej jednego z tych produktów leczniczych.
W dwóch badaniach dotyczących choroby Leśniowskiego-Crohna (ChLC) oceniano indukcję remisji klinicznej (określanej jako wartość wskaźnika CDAI < 150): w badaniu ChLC I (CLASSIC) i badaniu ChLC II (GAIN). W badaniu ChLC I losowo przydzielono 299 pacjentów nieleczonych wcześniej lekiem z grupy antagonistów TNF do jednej z czterech grup otrzymujących: placebo w tygodniu 0 i 2. tygodniu; adalimumab w dawce 160 mg w tygodniu 0 i w dawce 80 mg w 2. tygodniu; adalimumab w dawce 80 mg w tygodniu 0 i w dawce 40 mg w 2. tygodniu; oraz adalimumab w dawce 40 mg w tygodniu 0 i w dawce 20 mg w 2. tygodniu. W badaniu ChLC II losowo przydzielono 325 pacjentów, którzy przestali wykazywać odpowiedź na leczenie infliksymabem lub nie tolerowali infliksymabu, do grupy przyjmującej adalimumab w dawce 160 mg w tygodniu 0 i w dawce 80 mg w 2. tygodniu, lub do grupy otrzymującej placebo w tygodniu 0 i w 2. tygodniu. Osoby, które pierwotnie nie odpowiadały na leczenie wykluczono z udziału w badaniach i dlatego pacjentów tych nie poddawano dalszej ocenie.
W badaniu ChLC III (CHARM) oceniano stopień utrzymywania się remisji klinicznej. W ramach tego badania 854 pacjentów otrzymywało metodą otwartej próby dawkę 80 mg w tygodniu 0 i 40 mg w 2. tygodniu. W 4. tygodniu pacjentom losowo przydzielono dawkę 40 mg podawaną co drugi tydzień, dawkę 40 mg podawaną raz na tydzień lub placebo, a całkowity czas trwania badania wynosił 56 tygodni. Pacjentów, u których w 4. tygodniu stwierdzono odpowiedź kliniczną (zmniejszenie wskaźnika CDAI ≥70) poddano stratyfikacji, a ich dane oraz dane osób niewykazujących odpowiedzi klinicznej w 4. tygodniu analizowano osobno. Po upływie 8 tygodni dozwolone było stopniowe zmniejszanie dawki kortykosteroidu.
Odsetki przypadków indukcji remisji i odpowiedzi na leczenie w badaniach ChLC I i II przedstawiono w tabeli 21.
Tabela 21: Indukcja remisji i odpowiedzi klinicznej (odsetki pacjentów)
Badanie ChLC I: pacjenci wcześniej nieleczeni infliksymabem | Badanie ChLC I: pacjenci wcześniej leczeni infliksymabem | ||||
| Placebo N=74 | Adalimumab 80/40 mg N = 75 | Adalimumab 160/80 mg N=76 | Placebo N=166 | Adalimumab 160/80 mg N=159 | |
| |||||
| Remisja kliniczna | 12% | 24% | 36%* | 7% | 21%* |
Odpowiedź kliniczna (CR-100) | 24% | 37% | 49%** | 25% | 38%** |
Wszystkie wartości p są wynikiem porównania parami odsetków dotyczących adalimumabu w stosunku do placebo.
* p < 0,001
** p < 0,01
Przed upływem 8 tygodni zaobserwowano zbliżone wskaźniki remisji dla schematów indukcji z zastosowaniem dawek 160/80 mg i 80/40 mg, a zdarzenia niepożądane stwierdzano częściej w grupie otrzymującej dawki 160/80 mg.
W badaniu ChLC III w 4. tygodniu odpowiedź kliniczną stwierdzono u 58% (499/854) pacjentów, których oceniono w analizie pierwotnej. Wśród pacjentów wykazujących odpowiedź kliniczną w 4. tygodniu, u 48% osób stosowano wcześniej inny lek z grupy antagonistów TNF. Odsetki przypadków utrzymywania się remisji i odpowiedzi na leczenie przedstawiono w tabeli 22. Wskaźniki remisji klinicznej utrzymywały się na względnie stałym poziomie niezależnie od uprzednio stosowanego leku z grupy antagonistów TNF.
W 56. tygodniu stwierdzono, że liczba hospitalizacji w związku z chorobą oraz liczba zabiegów chirurgicznych zmniejszyły się w sposób statystycznie znamienny w grupie leczonej adalimumabem w porównaniu z placebo.
Tabela 22: Utrzymywanie się remisji i odpowiedzi klinicznej (odsetki pacjentów)
| Placebo | Adalimumab w dawce 40 mg co drugi tydzień | Adalimumab w dawce 40 mg co tydzień | |
| N=170 | N=172 | N=157 |
| Remisja kliniczna | 17% | 40%* | 47%* |
| Odpowiedź kliniczna (CR-100) | 27% | 52%* | 52%* |
| Pacjenci w stanie remisji bez przyjmowania steroidów przez ≥90 dnia | 3% (2/66) | 19% (11/58)** | 15% (11/74)** |
| N=170 | N=172 | N=157 |
| Remisja kliniczna | 12% | 36%* | 41%* |
| Odpowiedź kliniczna (CR-100) | 17% | 41%* | 48%* |
| Pacjenci w stanie remisji bez przyjmowania steroidów przez ≥90 dnia | 5% (3/66) | 29% (17/58)* | 20% (15/74)** |
* wartość p < 0,001 dla adalimumabu w porównaniu z placebo, porównanie parami odsetków * wartość p < 0,02 dla adalimumabu w porównaniu z placebo, porównanie parami odsetków a spośród pacjentów otrzymujących kortykosteroidy w chwili włączenia do badania
Wśród pacjentów, u których nie stwierdzono odpowiedzi na leczenie w 4. tygodniu, przed upływem
- 12. tygodnia na leczenie odpowiedziało 43% osób otrzymujących leczenie podtrzymujące z zastosowaniem adalimumabu w porównaniu z 30% pacjentów otrzymujących placebo. Wyniki te sugerują, że kontynuowanie leczenia podtrzymującego do 12. tygodnia włącznie może być korzystne u pacjentów, u których nie wykazano odpowiedzi na leczenie przed upływem 4. tygodnia. Kontynuacja leczenia przez okres dłuższy niż 12 tygodni nie powodowała znacząco większej odpowiedzi na leczenie (patrz punkt 4.2).
117/276 uczestników badania ChLC I oraz 272/777 uczestników badań ChLC II i III poddano obserwacji przez co najmniej 3 lata leczenia adalimumabem metodą otwartej próby. Odpowiednio 88 i 189 pacjentów pozostawało w stanie remisji klinicznej. Odpowiedź kliniczną (CR-100) utrzymano u, odpowiednio, 102 i 233 pacjentów.
Jakość życia
W badaniach ChLC I i II statystycznie znamienną poprawę całkowitej oceny według swoistego dla choroby kwestionariusza IBDQ (ang. Inflammatory Bowel Disease Questionnaire) uzyskano w 4. tygodniu w przypadku pacjentów losowo przydzielonych do grup otrzymujących adalimumab w dawkach 80/40 mg i 160/80 mg w porównaniu z placebo. Poprawę obserwowano również w 26. i 56. tygodniu w badaniu ChLC III w grupach leczonych adalimumabem w porównaniu z grupą otrzymującą placebo.
Wrzodziejące zapalenie jelita grubego
Bezpieczeństwo i skuteczność wielokrotnych dawek adalimumabu oceniano u dorosłych pacjentów z umiarkowanym do ciężkiego czynnym wrzodziejącym zapaleniem jelita grubego (ocena aktywności choroby w skali Mayo od 6 do 12 punktów z kryterium obrazu endoskopowego 2–3 punktów) w badaniach klinicznych prowadzonych metodą podwójnie ślepej próby z randomizacją, kontrolowanych placebo.
W badaniu WZJG I 390 pacjentów uprzednio nieleczonych antagonistą TNF przydzielono losowo do grup otrzymujących placebo w tygodniach 0 i 2., 160 mg produktu Hulio w tygodniu 0, a następnie 80 mg w 2. tygodniu lub 80 mg w tygodniu 0, a następnie 40 mg w 2. tygodniu. Po 2. tygodniu, pacjenci w obu grupach, w których stosowano adalimumab, otrzymywali dawkę 40 mg co drugi tydzień. Remisję kliniczną (definiowaną jako ocena punktowa w skali Mayo ≤ 2 bez oceny punktowej w podskali >1) oceniano w 8. tygodniu.
W badaniu WZJG II 248 pacjentów otrzymywało dawkę 160 mg adalimumabu w tygodniu 0, 80 mg w 2. tygodniu i następnie 40 mg co drugi tydzień, natomiast 246 pacjentów otrzymywało placebo. Wyniki kliniczne oceniano w 8. tygodniu pod kątem indukcji remisji oraz w 52. tygodniu pod kątem utrzymywania się remisji.
W 8. tygodniu remisję kliniczną osiągnięto u statystycznie znamiennie większego odsetka pacjentów, u których zastosowano leczenie indukcyjne adalimumabem 160/80 mg w porównaniu z pacjentami otrzymującymi placebo w badaniu WZJG I (odpowiednio, 18% w stosunku do 9%, p=0,031) oraz w badaniu WZJG II (odpowiednio, 17% w stosunku do 9, p=0,019). W badaniu WZJG II spośród pacjentów leczonych adalimumabem, którzy byli w stanie remisji w 8. tygodniu, 21/41 (51%) pozostawało w stanie remisji w 52. tygodniu.
W tabeli 23 przedstawiono wyniki całej populacji badania WZJG II.
Tabela 23: Odpowiedź, remisja i wygojenie błony śluzowej w badaniu WZJG II (odsetki pacjentów)
| Placebo | Adalimumab w dawce 40 mg co drugi tydzień | |
| N=246 | N=248 |
| Odpowiedź kliniczna | 18% | 30%* |
| Remisja kliniczna | 9% | 17%* |
| Wygojenie błony śluzowej | 15% | 25%* |
| Remisja bez przyjmowania steroidów przez ≥90 dnia | 6% (N=140) | 13%* (N=150) |
| ||
| Utrzymująca się odpowiedź | 12% | 24%** |
| Utrzymująca się remisja | 4% | 8%* |
| Utrzymujące się wygojenie błony śluzowej | 11% | 19%* |
Remisja kliniczna: ocena punktowa w skali Mayo ≤2 bez oceny punktowej w podskali >1 Odpowiedź kliniczną stanowi zmniejszenie, w porównaniu z wartością wyjściową, oceny punktowej aktywności choroby w skali Mayo o ≥ 3 punkty i ≥30% oraz zmniejszenie w podskali oceny krwawienia z odbytnicy [ang. rectal bleeding subscore, RBS] o ≥ 1 lub bezwzględna ocena RBS wynosząca 0 lub 1;
* wartość p < 0,05 dla adalimumabu w porównaniu z placebo, porównanie parami odsetków * wartość p < 0,001 dla adalimumabu w porównaniu z placebo, porównanie parami odsetków a spośród pacjentów otrzymujących kortykosteroidy w chwili włączenia do badania
Spośród pacjentów, którzy wykazywali odpowiedź kliniczną w 8. tygodniu, w 52. tygodniu odpowiedź stwierdzono u 47%, remisję u 29%, wygojenie błony śluzowej u 41% i remisję wolną od stosowania steroidów przez ≥ 90 dni u 20%.
Około 40% pacjentów w badaniu WZJG II było uprzednio bez powodzenia leczonych innym antagonistą TNF – infliksymabem. U tych pacjentów skuteczność adalimumabu była mniejsza w porównaniu z pacjentami uprzednio nieleczonymi antagonistą TNF. W 52. tygodniu wśród pacjentów uprzednio bez powodzenia leczonych antagonistą TNF uzyskano stan remisji u 3% pacjentów otrzymujących placebo i u 10% pacjentów otrzymujących adalimumab.
Pacjenci z badań WZJG I i II mieli możliwość kontynuowania leczenia w otwartym, długookresowym badaniu III będącym przedłużeniem tych badań. Po 3 latach terapii adalimumabem 75% pacjentów (301/402) pozostawało w stanie remisji ocenianym za pomocą podskali Mayo.
Współczynniki hospitalizacji
W czasie 52 tygodni prowadzenia badań klinicznych WZJG I i II w grupie leczonej adalimumabem obserwowano mniejsze współczynniki hospitalizacji z wszystkich przyczyn oraz hospitalizacji związanych z WZJG w porównaniu z grupą otrzymującą placebo. Liczba przypadków hospitalizacji z wszystkich przyczyn w grupie leczonej adalimumabem wynosiła 0,18 na pacjentorok w stosunku do 0,26 na pacjentorok w grupie otrzymującej placebo, a odpowiednie dane liczbowe dotyczące hospitalizacji związanych z WZJG wynosiły 0,12 na pacjentorok w stosunku do 0,22 na pacjentorok.
Jakość życia
W badaniu WZJG II leczenie adalimumabem doprowadziło do poprawy w ocenie wg kwestionariusza IBDQ (ang. Inflammatory Bowel Disease Questionnaire).
Zapalenie błony naczyniowej oka
Bezpieczeństwo stosowania i skuteczność adalimumabu u dorosłych pacjentów z niezakaźnym zapaleniem błony naczyniowej oka w części pośredniej, odcinka tylnego i całej błony naczyniowej, z wyłączeniem pacjentów z izolowaną postacią zapalenia błony naczyniowej odcinka przedniego, oceniano w dwóch badaniach klinicznych prowadzonych metodą podwójnie ślepej próby z randomizacją i grupą kontrolną otrzymującą placebo (UV I i II). Pacjenci otrzymywali placebo lub adalimumab w dawce początkowej 80 mg, a następnie, po upływie jednego tygodnia od podania dawki początkowej, w dawce 40 mg podawanej co drugi tydzień. Dozwolone było podawanie jednego niebiologicznego leku immunosupresyjnego w stałych dawkach.
W badaniu UV I oceniano 217 pacjentów z aktywnym zapaleniem błony naczyniowej oka pomimo leczenia kortykosteroidami (prednizon podawany doustnie w dawce od 10 do 60 mg/dobę). Przez 2 tygodnie przed przystąpieniem do badania wszyscy pacjenci otrzymywali standardową dawkę prednizonu 60 mg/dobę, którą następnie stopniowo zmniejszano, zgodnie z obowiązującym schematem, aż do całkowitego zaprzestania podawania kortykosteroidu przed upływem 15. tygodnia.
W badaniu UV II oceniano 226 pacjentów z nieaktywną postacią zapalenia błony naczyniowej oka, u których w punkcie początkowym konieczne było długotrwałe leczenie kortykosteroidami (prednizon podawany doustnie w dawce od 10 do 35 mg/dobę) w celu kontroli objawów choroby. Następnie u pacjentów stopniowo zmniejszano dawki, zgodnie z obowiązującym schematem, aż do całkowitego zaprzestania podawania kortykosteroidu przed upływem 19. tygodnia.
W obu badaniach głównym punktem końcowym oceny skuteczności był „czas do niepowodzenia leczenia”. Niepowodzenie leczenia definiowano, stosując wieloskładnikowy wynik leczenia oceniany na podstawie zmian zapalnych siatkówki oraz naczyniówki i (lub) zmian zapalnych naczyń siatkówki, stopnia wysięku komórek zapalnych w komorze przedniej, stopnia zmętnienia ciała szklistego i najlepszej skorygowanej ostrości wzroku.
Pacjenci, którzy ukończyli badania UV I i UV II byli kwalifikowani do niekontrolowanego długoterminowego badania kontynuacyjnego o pierwotnie zaplanowanym czasie trwania 78 tygodni. Pacjentom pozwolono kontynuować leczenie badanym produktem po 78. tygodniu, dopóki adalimumab był dla nich dostępny.
Odpowiedź kliniczna
Wyniki obu badań wykazały statystycznie znamienne zmniejszenie ryzyka niepowodzenia leczenia u pacjentów leczonych adalimumabem w porównaniu z pacjentami otrzymującymi placebo (patrz tabela 24). W obu badaniach wykazano wczesny i utrzymujący się wpływ adalimumabu na odsetek przypadków niepowodzenia leczenia w stosunku do placebo (patrz rycina 2).
Tabela 24: Czas do niepowodzenia leczenia w badaniach UV I i UV II
| Analiza leczenia | N | Niepowodzenie N (%) | Mediana czasu do niepowodzenia leczenia (miesiące) | HRa | CI 95% dla HRa | Wartość pb |
| Czas do niepowodzenia leczenia w 6. tygodniu lub po 6. tygodniu w badaniu UV I | ||||||
| Analiza pierwotna (ITT) | ||||||
| Placebo | 107 | 84 (78,5) | 3,0 | -- | -- | -- |
| Adalimumab | 110 | 60 (54,5) | 5,6 | 0,50 | 0,36; 0,70 | <0,001 |
| Czas do niepowodzenia leczenia w 2. tygodniu lub po 2. tygodniu w badaniu UV II | ||||||
| Analiza pierwotna (ITT) | ||||||
| Placebo | 111 | 61 (55,0) | 8,3 | -- | -- | -- |
| Adalimumab | 115 | 45 (39,1) | NEc | 0,57 | 0,39; 0,84 | 0,004 |
Uwaga: Niepowodzenie leczenia w 6. tygodniu lub po 6. tygodniu (badanie UV I) bądź w 2. tygodniu lub po 2. tygodniu (badanie UV II) liczono jako zdarzenie. W przypadku pacjentów wycofanych z badania z innych przyczyn niż niepowodzenie leczenia dokonywano cenzurowania (obserwacja ucięta) w czasie wycofania z badania.
a Wartość HR dla adalimumabu w stosunku do placebo na podstawie regresji hazardu proporcjonalnego z leczeniem jako czynnikiem.
b Wartość p dla hipotezy dwustronnej na podstawie testu logarytmicznego rang. c NE = niemożliwe do oszacowania (ang. not estimable). Zdarzenie wystąpiło u mniej niż połowy zagrożonych uczestników badania.
Rycina 2: Krzywe Kaplana-Meiera oceniające czas do niepowodzenia leczenia w 6. tygodniu lub po 6. tygodniu (badanie UV I) lub w 2. tygodniu lub po 2. tygodniu (badanie
| UV |
II) 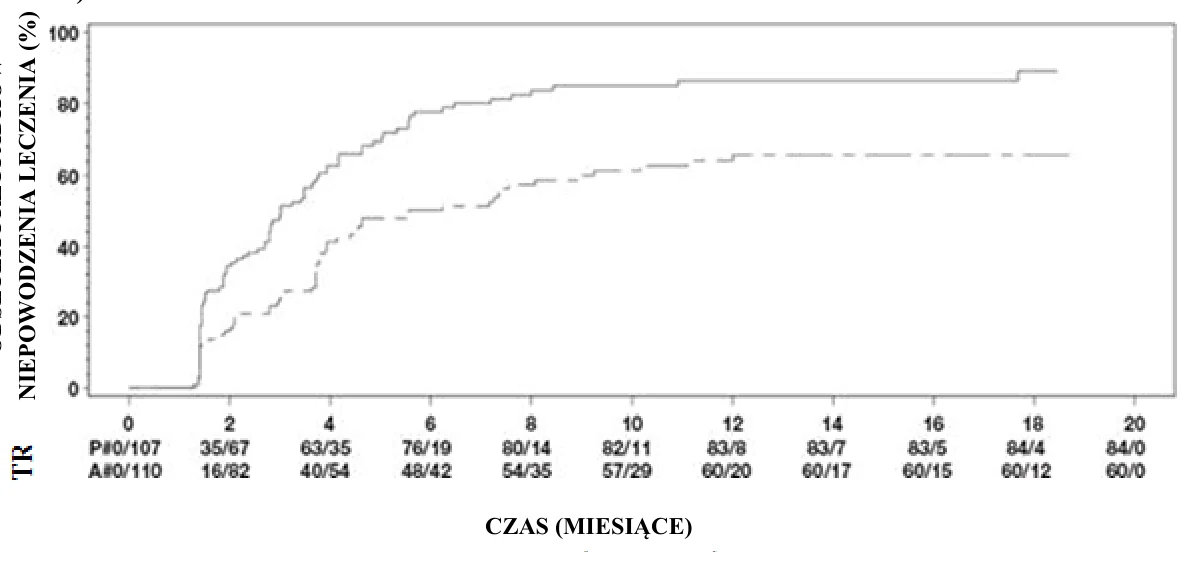
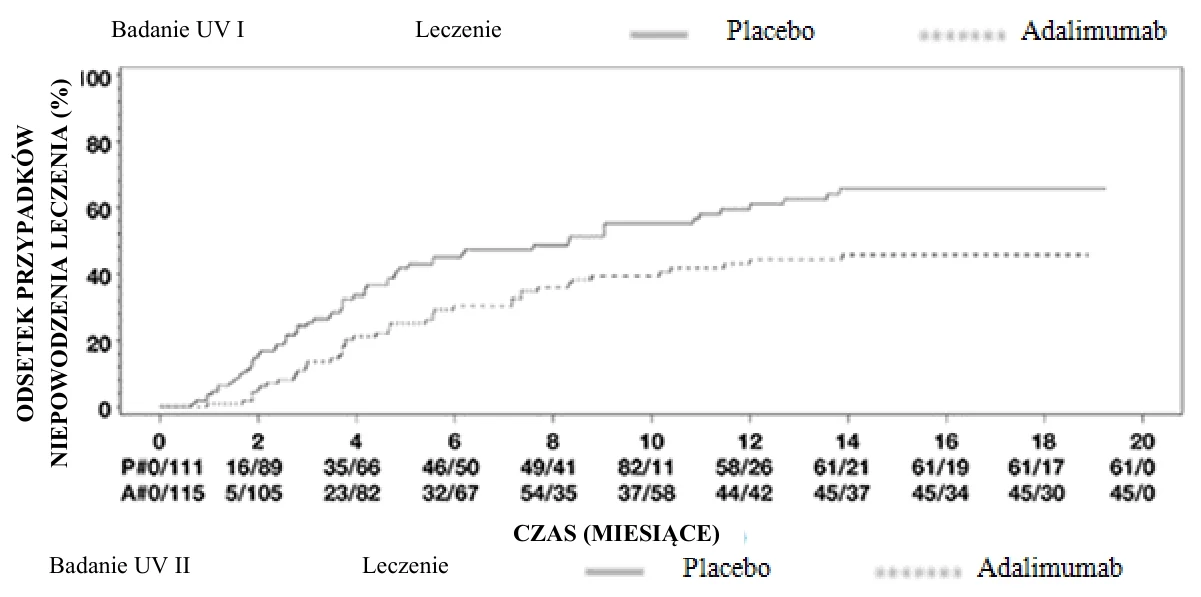
Uwaga: P# = placebo (liczba zdarzeń / liczba zagrożonych pacjentów); A# = adalimumab (liczba zdarzeń / liczba zagrożonych pacjentów).
W badaniu UV I statystycznie znamienne różnice na korzyść adalimumabu w stosunku do placebo zaobserwowano dla każdego ze składowych niepowodzenia leczenia. W badaniu UV II statystycznie znamienne różnice zaobserwowano wyłącznie dla ostrości wzroku, natomiast w przypadku pozostałych składowych dane liczbowe były korzystniejsze dla adalimumabu.
Wśród 424 uczestników długoterminowego badania kontynuacyjnego bez grupy kontrolnej, stanowiącego przedłużenie badań UV I i UV II, w przypadku 60 uczestników stwierdzono brak spełnienia kryteriów badania (np. z powodu odchyleń lub z powodu wtórnych powikłań retinopatii cukrzycowej, operacji zaćmy lub witrektomii) i nie uwzględniono ich w pierwotnej analizie dotyczącej skuteczności. Wśród 364 pozostałych pacjentów 269 możliwych do oceny osób (74%) otrzymało w fazie otwartej próby leczenie adalimumabem przez 78 tygodni. Na podstawie danych z obserwacji u 216 (80,3%) pacjentów stwierdzono brak aktywności choroby (brak aktywnych zmian zapalnych; stopień wysięku komórek zapalnych w komorze przedniej ≤ 0,5+; stopień zmętnienia ciała szklistego ≤ 0,5+) przy jednoczesnym stosowaniu steroidu w dawce ≤ 7,5 mg na dobę, a u 178 (66,2%) osób stwierdzono brak aktywności choroby bez stosowania steroidu. W 78. tygodniu najlepsza skorygowana ostrość wzroku uległa poprawie lub utrzymała się na poprzednim poziomie (pogorszenie
o < 5 liter) w przypadku 88,6% oczu. Na ogół, dane uzyskane po 78. tygodniu były zgodne z tymi wynikami, ale liczba pacjentów włączonych do badania zmniejszyła się po tym czasie. W sumie spośród pacjentów, którzy przed 78. tygodniem przerwali udział badaniu, 18% osób przerwało udział z powodu zdarzeń niepożądanych, a 8% pacjentów – z powodu niewystarczającej odpowiedzi na leczenie adalimumabem.
Jakość życia
Zgłaszane przez pacjentów efekty leczenia dotyczące funkcjonowania związanego ze wzrokiem oceniano w obu badaniach klinicznych za pomocą kwestionariusza NEI VFQ-25. Dane liczbowe były korzystniejsze dla adalimumabu w większości podskal kwestionariusza ze statystycznie znamiennymi średnimi różnicami dla ogólnej oceny widzenia, bólu gałki ocznej, widzenia do bliży i zdrowia psychicznego oraz całkowitej oceny w badaniu UV I oraz ogólnej oceny widzenia i zdrowia psychicznego w badaniu UV II. Efekty związane ze wzrokiem nie przemawiały liczbowo na korzyść adalimumabu w przypadku widzenia barwnego w badaniu UV I oraz widzenia barwnego, widzenia obwodowego i widzenia do bliży w badaniu UV II.
Immunogenność
W trakcie leczenia adalimumabem może dojść do rozwoju przeciwciał przeciwko adalimumabowi. Tworzenie przeciwciał przeciw adalimumabowi jest związane ze zwiększeniem klirensu i zmniejszeniem skuteczności adalimumabu. Nie stwierdza się wyraźnej korelacji pomiędzy obecnością przeciwciał przeciw adalimumabowi i występowaniem zdarzeń niepożądanych.
Dzieci i młodzież
Młodzieńcze idiopatyczne zapalenie stawów (MIZS)
Wielostawowe młodzieńcze idiopatyczne zapalenie stawów (WMIZS)
Bezpieczeństwo stosowania i skuteczność adalimumabu oceniano w dwóch badaniach klinicznych (pJIA I i II) u dzieci z czynną postacią wielostawowego młodzieńczego idiopatycznego zapalenia stawów lub MIZS o dalszym przebiegu wielostawowym, u których występowały rozmaite typy początku MIZS (najczęściej seronegatywne (RF-) lub seropozytywne (RF+) zapalenie wielostawowe lub rozszerzająca się postać skąpostawowa).
Badanie pJIA I
Bezpieczeństwo stosowania i skuteczność adalimumabu oceniano w ramach wieloośrodkowego, badania klinicznego prowadzonego metodą podwójnie ślepej próby z randomizacją w grupach równoległych u 171 dzieci (w wieku od 4 do 17 lat) z WMIZS. W fazie wstępnej prowadzonej metodą otwartej próby przeprowadzono stratyfikację pacjentów do dwóch grup: grupy leczonej metotreksatem (MTX) lub grupy nieleczonej MTX. Pacjenci w grupie nieleczonej MTX nigdy nie byli leczeni MTX lub też zaprzestano u nich stosowania MTX co najmniej dwa tygodnie przed podaniem badanego adalimumabu. Pacjenci w dalszym ciągu otrzymywali stałe dawki leków z grupy NLPZ i (lub) prednizon (≤ 0,2 mg/kg mc./dobę lub maksymalnie 10 mg/dobę). W fazie wstępnej prowadzonej metodą otwartej próby wszyscy pacjenci otrzymywali adalimumab w dawce od 24 do maksymalnie 40 mg/m2 pc. co drugi tydzień przez 16 tygodni. Rozkład pacjentów wg wieku oraz dawki minimalnej, mediany dawki i dawki maksymalnej, jaką otrzymywali w fazie wstępnej prowadzonej metodą otwartej próby, przedstawiono w tabeli 25.
Tabela 25: Rozkład pacjentów wg wieku i dawki adalimumabu otrzymywanej w fazie wstępnej prowadzonej metodą otwartej próby
| Grupa wiekowa | Wyjściowa liczba pacjentów n (%) | Dawka minimalna, mediana dawki i dawka maksymalna |
| od 4 do 7 lat | 31 (18,1) | 10, 20 oraz 25 mg |
| od 8 do 12 lat | 71 (41,5) | 20, 25 oraz 40 mg |
| od 13 do 17 lat | 69 (40,4) | 25, 40 oraz 40 mg |
Pacjenci wykazujący odpowiedź 30 w pediatrycznej skali ACR w 16. tygodniu kwalifikowali się do randomizacji do fazy podwójnie ślepej próby i otrzymywali adalimumab w dawce od 24 do maksymalnie 40 mg/m2 pc. lub placebo co drugi tydzień przez dodatkowe 32 tygodnie lub do momentu zaostrzenia choroby. Kryteria zaostrzenia choroby określono jako pogorszenie o ≥ 30% w stosunku do wartości wyjściowych w odniesieniu do ≥ 3 z 6 kryteriów podstawowych w pediatrycznej skali ACR, obecność ≥ 2 zaatakowanych czynną chorobą stawów oraz poprawę
o > 30% nie więcej niż w 1 z 6 kryteriów. Po 32 tygodniach lub w momencie nasilenia objawów choroby pacjenci kwalifikowali się do włączenia do fazy kontynuacyjnej prowadzonej metodą otwartej próby.
Tabela 26: Odpowiedzi 30 w pediatrycznej skali ACR w badaniu MIZS
| Grupa | MTX | Bez MTX | ||
| Faza | ||||
| Faza wstępna otwarta: 16 tygodni | ||||
Odpowiedź 30 w skali pediatrycznej ACR (n/N) | 94,1% (80/85) | 74,4% (64/86) | ||
| Wyniki dotyczące oceny skuteczności | ||||
| Faza z zastosowaniem metody podwójnie ślepej próby: 32 tygodnie | Adalimumab/MTX (N = 38) | Placebo/MTX (N = 37) | Adalimumab (N = 30) | Placebo (N = 28) |
Przypadki nasilenia objawów choroby pod koniec
| 36,8% (14/38) | 64,9% (24/37)b | 43,3% (13/30) | 71,4% (20/28)c |
Mediana czasu do nasilenia objawów choroby | >32 tygodnie | 20 tygodni | >32 tygodnie | 14 tygodni |
a Odpowiedzi 30/50/70 w pediatrycznej skali ACR w 48. tygodniu znacząco większe niż u pacjentów otrzymujących placebo.
b p = 0,015
c p = 0,031
Wśród osób, u których uzyskano odpowiedź na leczenie w 16. tygodniu (n = 144), odpowiedzi 30/50/70/90 w pediatrycznej skali ACR utrzymywały się przez okres do sześciu lat w fazie kontynuacyjnej prowadzonej metodą otwartej próby u pacjentów, którzy otrzymywali adalimumab przez cały okres trwania badania. Ogółem 19 pacjentów (11 w grupie wiekowej od 4 do 12 lat w punkcie początkowym oraz 8 pacjentów w grupie wiekowej od 13 do 17 lat w punkcie początkowym) leczono przez 6 lat lub dłużej.
Na ogół odpowiedzi na leczenie były lepsze i u mniejszej liczby pacjentów stwierdzono rozwój przeciwciał podczas stosowania w skojarzeniu adalimumabu i MTX w porównaniu z adalimumabem w monoterapii. Biorąc pod uwagę te wyniki, zaleca się stosowanie adalimumabu w skojarzeniu z MTX lub stosowanie leku w monoterapii u pacjentów, dla których MTX nie jest odpowiedni (patrz punkt 4.2).
Badanie pJIA II
Bezpieczeństwo stosowania i skuteczność adalimumabu oceniano w ramach wieloośrodkowego badania klinicznego prowadzonego metodą otwartej próby u 32 dzieci (w wieku od 2 do < 4 lat lub w wieku 4 lat i starszych, o masie ciała < 15 kg) z umiarkowanym lub ciężkim czynnym wielostawowym MIZS. Pacjenci otrzymywali adalimumab w dawce od 24 do maksymalnie 20 mg/m2 pc. co drugi tydzień jako dawkę pojedynczą we wstrzyknięciu podskórnym przez co najmniej 24 tygodnie. W okresie badania większość pacjentów przyjmowała równocześnie MTX, a w przypadku mniejszej liczby informowano o stosowaniu kortykosteroidów lub niesteroidowych leków przeciwzapalnych (NLPZ).
W 12. i 24. tygodniu odpowiedź 30 w pediatrycznej skali ACR wynosiła, odpowiednio, 93,5% i 90,0%, gdy zastosowano analizę obserwowanych danych. Odsetki uczestników badania, u których uzyskano odpowiedź 50/70/90 w pediatrycznej skali ACR w 12. i 24. tygodniu wynosiły odpowiednio, 90,3%/61,3%/38,7% oraz 83,3%/73,3%/36,7%. Wśród osób, które odpowiedziały na leczenie (odpowiedź 30 w pediatrycznej skali ACR) w 24. tygodniu (n=27 spośród 30 pacjentów), odpowiedź 30 w pediatrycznej skali ACR utrzymywała się przez okres do 60 tygodni fazie kontynuacyjnej prowadzonej metodą otwartej próby u pacjentów, którzy przez cały ten okres otrzymywali adalimumab. Ogółem 20 uczestników badania leczono przez 60 tygodni lub dłużej.
Zapalenie stawów związane z zapaleniem przyczepów ścięgien
Bezpieczeństwo stosowania i skuteczność adalimumabu oceniano w ramach wieloośrodkowego, randomizowanego badania klinicznego z podwójnie ślepą próbą u 46 pacjentów z grupy dzieci i młodzieży (w wieku od 6 do 17 lat) chorujących na zapalenie stawów z towarzyszącym zapaleniem przyczepów ścięgnistych o umiarkowanym nasileniu. Pacjentów losowo przydzielono do grupy przyjmującej adalimumab w dawce od 24 do maksymalnie 40 mg/m2 pc. lub do grupy otrzymującej placebo co drugi tydzień przez 12 tygodni. Po fazie prowadzonej metodą podwójnie ślepej próby nastąpiła faza badania prowadzona metodą otwartą, podczas której pacjenci otrzymywali adalimumab w dawce od 24 do maksymalnie 40 mg/m2 pc. we wstrzyknięciu podskórnym co drugi tydzień przez dodatkowy okres do 192 tygodni. Głównym punktem końcowym była procentowa zmiana liczby objętych czynną chorobą stawów (obrzęk z innego powodu niż zniekształcenie lub stawy, w których wystąpiło ograniczenie ruchomości oraz ból lub tkliwość) w okresie od punktu wyjścia do 12. tygodnia, która wyniosła średnio -62,6% (mediana zmiany procentowej: -88,9%) w grupie przyjmującej adalimumab w porównaniu z wartością -11,6% (mediana zmiany procentowej: -50,0%) w grupie otrzymującej placebo. Poprawa pod względem liczby objętych czynną chorobą stawów utrzymywała się w fazie badania prowadzonej metodą otwartą do 156. tygodnia w przypadku 26 z 31 (84%) pacjentów w grupie otrzymującej adalimumab, którzy kontynuowali udział w badaniu. U większości pacjentów odnotowano kliniczną poprawę pod względem drugoplanowych punktów końcowych, takich jak liczba przyczepów ścięgnistych objętych zapaleniem, liczba tkliwych stawów, liczba obrzękniętych stawów oraz odpowiedź 50 i 70 według pediatrycznej skali ACR; poprawa ta nie była jednak istotna statystycznie.
Łuszczyca plackowata u dzieci i młodzieży
Skuteczność adalimumabu oceniano w badaniu klinicznym prowadzonym metodą podwójnie ślepej próby z randomizacją i grupą kontrolną u 114 pacjentów z grupy dzieci i młodzieży w wieku od 4 lat z ciężką postacią przewlekłej łuszczycy plackowatej (wynik w skali ≥ 4; lub zmienione chorobowo > 20% powierzchni ciała; lub zmienione chorobowo > 10% powierzchni ciała z bardzo grubymi zmianami lub wskaźnik PASI ≥ 20 lub ≥10 z istotnymi klinicznie zmianami chorobowymi skóry twarzy, genitaliów, dłoni/stóp) niewystarczająco kontrolowaną przy zastosowaniu leczenia miejscowego i helioterapii lub fototerapii.
Pacjenci otrzymywali adalimumab w dawce 0,8 mg/kg mc. co drugi tydzień (do 40 mg); 0,4 mg/kg mc. co drugi tydzień (do 20 mg) lub metotreksat w dawce 0,1–0,4 mg/kg mc. raz w tygodniu (maksymalnie 25 mg). W 16. tygodniu odpowiedź na leczenie świadczącą o skuteczności (np. PASI 75) wykazano u większej liczby pacjentów, którym losowo przydzielono leczenie adalimumabem w dawce 0,8 mg/kg mc., niż u pacjentów, którym losowo przydzielono leczenie adalimumabem w dawce 0,4 mg/kg mc. co drugi tydzień lub MTX.
Tabela 27: Łuszczyca plackowata u dzieci i młodzieży: wyniki oceny skuteczności w 16. tygodniu
| MTXa N=37 | Adalimumab 0,8 mg/kg mc. co drugi tydzień N=38 | |
| PASI 75b | 12 (32,4%) | 22 (57,9%) |
| PGA: brak zmian / minimalne zmianyc | 15 (40,5%) | 23 (60,5%) |
a MTX = metotreksat
b P=0,027; adalimumab w dawce 0,8 mg/kg mc. w porównaniu z MTX
c P=0,083, adalimumab w dawce 0,8 mg/kg mc. w porównaniu z MTX
U pacjentów, u których uzyskano odpowiedź PASI 75 oraz wynik oceny w skali PGA „brak zmian” lub „minimalne zmiany”, zaprzestano leczenia na okres do 36 tygodni i byli oni obserwowani pod kątem braku kontroli choroby (tzn. pogorszenia wyniku oceny w skali PGA o co najmniej dwa stopnie). Następnie pacjentów tych powtórnie poddano leczeniu adalimumabem w dawce 0,8 mg/kg mc. podawanej co drugi tydzień przez kolejnych 16 tygodni. Podczas powtórnej terapii stwierdzono podobne odsetki odpowiedzi na leczenie, jak w poprzednim okresie prowadzonym metodą podwójnie ślepej próby: odpowiedź PASI 75 u 78,9% (15 z 19 pacjentów) i wynik oceny w skali PGA „brak zmian” lub „minimalne zmiany” u 52,6% (10 z 19 pacjentów).
W fazie badania prowadzonej metodą otwartej próby odpowiedzi PASI 75 oraz wynik „brak zmian” lub „minimalne zmiany” w skali PGA utrzymywały się przez (maksymalnie) dodatkowe 52 tygodnie i nie odnotowano nowych informacji o bezpieczeństwie stosowania.
Ropne zapalenie apokrynowych gruczołów potowych (HS) u młodzieży
Nie przeprowadzono badań klinicznych dotyczących stosowania adalimumabu u pacjentów w wieku młodzieńczym z HS. Skuteczność adalimumabu w leczeniu HS u pacjentów w wieku młodzieńczym przewiduje się na podstawie wykazanej skuteczności i zależności między ekspozycją na adalimumab i odpowiedzią na leczenie u dorosłych pacjentów z HS oraz prawdopodobieństwa, że przebieg choroby, patofizjologia i działanie adalimumabu są zasadniczo zbliżone do parametrów stwierdzonych u dorosłych przy tym samym poziomie ekspozycji. Bezpieczeństwo stosowania zalecanej dawki adalimumabu w grupie młodzieży z HS określono na podstawie profilu bezpieczeństwa adalimumabu stosowanego w podobnych lub częściej podawanych dawkach w różnych wskazaniach zarówno u dorosłych, jak i u dzieci oraz młodzieży (patrz punkt 5.2).
Choroba Leśniowskiego-Crohna u dzieci i młodzieży
Stosowanie adalimumabu oceniano w wieloośrodkowym, badaniu klinicznym prowadzonym metodą podwójnie ślepej próby z randomizacją, którego celem była ocena skuteczności i bezpieczeństwa leczenia indukcyjnego i podtrzymującego dawkami ustalonymi w zależności od masy ciała pacjenta (< 40 kg lub ≥ 40 kg) u 192 pacjentów w wieku pomiędzy 6. a 17. (włącznie) rokiem życia z chorobą Leśniowskiego-Crohna o nasileniu umiarkowanym do ciężkiego, określonym na podstawie wskaźnika PCDAI (ang. Paediatric Crohn's Disease Activity Index) o wartości > 30. U pacjentów wcześniej stosowane w związku z chorobą Leśniowskiego-Crohna standardowe leczenie (w tym lek z grupy kortykosteroidów lub lek immunomodulujący) musiało zakończyć się niepowodzeniem. Ponadto należało wykazać brak odpowiedzi na leczenie infliksymabem lub nietolerancję infliksymabu we wcześniejszym okresie.
U wszystkich pacjentów stosowano leczenie indukcyjne metodą otwartej próby w dawce ustalonej na podstawie masy ciała w punkcie początkowym: 160 mg w tygodniu 0. i 80 mg w 2. tygodniu w przypadku pacjentów o masie ciała wynoszącej ≥ 40 kg oraz odpowiednio, 80 mg i 40 mg w przypadku pacjentów o masie ciała < 40 kg.
W 4. tygodniu pacjentom losowo przydzielono, w stosunku liczbowym 1:1, jeden z dwóch schematów leczenia podtrzymującego w zależności od ich masy ciała – stosowanie małej dawki lub standardowej dawki, w sposób opisany w tabeli 28.
Tabela 28: Schemat leczenia podtrzymującego
| Masa ciała pacjenta | Mała dawka | Standardowa dawka |
| < 40 kg | 10 mg co drugi tydzień | 20 mg co drugi tydzień |
| ≥ 40 kg | 20 mg co drugi tydzień | 40 mg co drugi tydzień |
Wyniki oceny skuteczności
Głównym punktem końcowym była remisja kliniczna w 26. tygodniu, określona jako wartość wskaźnika PCDAI ≤10.
Odsetki przypadków remisji klinicznej i odpowiedzi klinicznej (co definiowano jako zmniejszenie wartości PCDAI o co najmniej 15 punktów w stosunku do wartości wyjściowej) przedstawiono w tabeli 29. Odsetki przypadków zaprzestania stosowania kortykosteroidów lub leków immunomodulujących przedstawiono w tabeli 30.
Tabela 29: Badanie ChLC z udziałem dzieci i młodzieży – remisja i odpowiedź kliniczna według wskaźnika PCDAI
Standardowa dawka 40/20 mg co drugi tydzień N = 93 | Mała dawka 20/10 mg co drugi tydzień N = 95 | Wartość p* | |
| |||
| Remisja kliniczna | 38,7% | 28,4% | 0,075 |
| Odpowiedź kliniczna | 59,1% | 48,4% | 0,073 |
| |||
| Remisja kliniczna | 33,3% | 23,2% | 0,100 |
| Odpowiedź kliniczna | 41,9% | 28,4% | 0,038 |
* Wartość p – dawka standardowa w porównaniu z małą dawką.
Tabela 30: Badanie ChLC z udziałem dzieci i młodzieży – zaprzestanie stosowania kortykosteroidów lub leków immunomodulujących i remisja przetok
| Standardowa dawka 40/20 mg co drugi tydzień | Mała dawka 20/10 mg co drugi tydzień | Wartość p1 | |
| Odstawienie kortykosteroidów | N= 33 | N=38 | |
| 84,8% | 65,8% | 0,066 |
| 69,7% | 60,5% | 0,420 |
| Odstawienie leków immunomodulujących2 | N=60 | N=57 | |
| 30,0% | 29,8% | 0,983 |
| Remisja przetok3 | N=15 | N=21 | |
| 46,7% | 38,1% | 0,608 |
| 40,0% | 23,8% | 0,303 |
1 Wartość p – dawka standardowa w porównaniu z małą dawką.
2 Jeśli pacjent spełniał kryterium odpowiedzi klinicznej, leczenie immunosupresyjne można było przerwać wyłącznie w 26. tygodniu lub po 26. tygodniu, według uznania badacza. 3 Definiowana jako zamknięcie wszystkich przetok czynnych w punkcie początkowym, które obserwowano podczas co najmniej 2 kolejnych wizyt po rozpoczęciu badania.
W obu leczonych grupach w 26. i 52. tygodniu obserwowano statystycznie znamienne zwiększenie (poprawę) wskaźnika masy ciała i tempa wzrostu w stosunku do wartości wyjściowych.
W obu grupach obserwowano również znamienną statystycznie i klinicznie poprawę parametrów jakości życia (w tym w badaniu IMPACT III) w stosunku do wartości wyjściowych.
Stu pacjentów (n=100) z badania klinicznego z udziałem dzieci i młodzieży z chorobą Leśniowskiego-Crohna kontynuowało leczenie w długoterminowym badaniu kontynuacyjnym prowadzonym metodą otwartej próby. Po 5 latach leczenia adalimumabem spośród 50 pacjentów nadal uczestniczących w badaniu, 74,0% (37/50) w dalszym ciągu wykazywało stan remisji klinicznej, a 92,0% (46/50) pacjentów nadal wykazywało odpowiedź kliniczną wg wskaźnika PCDAI.
Wrzodziejące zapalenie jelita grubego u dzieci i młodzieży
Bezpieczeństwo stosowania i skuteczność adalimumabu oceniano w wieloośrodkowym, randomizowanym badaniu klinicznym z podwójnie ślepą próbą u 93 pacjentów pediatrycznych w wieku od 5 do 17 lat z umiarkowanym do ciężkiego wrzodziejącym zapaleniem jelita grubego (ocena aktywności choroby w skali Mayo od 6 do 12 punktów z oceną obrazu endoskopowego od 2 do 3 punktów, potwierdzona przez centralną weryfikację badania endoskopowego), którzy wykazali niewystarczającą odpowiedź na standardowe leczenie lub go nie tolerowali. Około 16% pacjentów biorących udział w badaniu było uprzednio poddanych nieskutecznemu leczeniu antagonistą TNF. Pacjentom, którzy w chwili włączenia do badania otrzymywali kortykosteroidy, zezwolono na stopnione zmniejszanie ich dawki po upływie 4. tygodnia.
| W fazie indukcyjnej badania, 77 pacjentów przydzielono losowo w stosunku 3:2 do grup | |||||
| otrzymujących adalimumab podawany metodą podwójnie ślepej próby w dawce indukcyjnej | |||||
| 2,4 mg/kg (maksymalnie 160 mg) w 0. i 1. tygodniu oraz 1,2 mg/kg (maksymalnie 80 mg) w | |||||
| |||||
| w 1. tygodniu i 1,2 mg/kg (maksymalnie 80 mg) w 2. tygodniu. Obie grupy otrzymywały 0,6 mg/kg | |||||
| (maksymalnie 40 mg) w 4. i 6. tygodniu. Po wprowadzeniu zmiany do projektu badania, pozostałych | |||||
| 16 pacjentów, którzy zostali włączeni do fazy indukcyjnej, otrzymało w badaniu otwartym | |||||
adalimumab w dawce indukcyjnej 2,4 mg/kg (maksymalnie 160 mg) w 0. i 1. tygodniu oraz w dawce 1,2 mg/kg (maksymalnie 80 mg) w 2. tygodniu.
| W 8. tygodniu, 62 pacjentów, którzy wykazywali odpowiedź kliniczną wg częściowej skali Mayo | |||
| (ang. Partial Mayo Score, PMS; zdefiniowaną jako zmniejszenie oceny wg PMS o ≥ 2 punkty i ≥ 30% | |||
| względem wartości wyjściowej), zostało przydzielonych losowo w stosunku 1:1 do grup | |||
| otrzymujących leczenie podtrzymujące adalimumabem, podawane metodą podwójnie ślepej próby | |||
| w dawce 0,6 mg/kg (maksymalnie 40 mg) co tydzień lub w dawce 0,6 mg/kg (maksymalnie 40 mg) co | |||
drugi tydzień. Przed wprowadzeniem zmiany do projektu badania, 12 dodatkowym pacjentom, którzy
| wykazywali odpowiedź kliniczną wg PMS, przydzielono losowo placebo, ale nie uwzględniono ich | |
| w konfirmacyjnej analizie skuteczności. | |
Zaostrzenie choroby zdefiniowano jako wzrost oceny wg PMS o co najmniej 3 punkty (u pacjentów z oceną wg PMS od 0 do 2 w 8. tygodniu), o co najmniej 2 punkty (u pacjentów z oceną wg PMS od 3 do 4 w 8. tygodniu) lub o co najmniej 1 punkt (u pacjentów z oceną wg PMS od 5 do 6 w 8. tygodniu).
Pacjenci, którzy spełniali kryteria zaostrzenia choroby w 12. lub po 12. tygodniu, zostali przydzieleni losowo do otrzymywania dawki reindukcyjnej 2,4 mg/kg (maksymalnie 160 mg) lub 0,6 mg/kg (maksymalnie 40 mg), a następnie kontynuowali oni przyjmowanie odpowiednich dawek podtrzymujących.
Wyniki dotyczące skuteczności
Współistniejącymi, pierwszorzędowymi punktami końcowymi były remisja kliniczna wg PMS (zdefiniowana jako ocena punktowa PMS ≤ 2 oraz brak oceny punktowej > 1 dla któregoś parametru) w 8. tygodniu oraz remisja kliniczna wg pełnej skali Mayo (ang. Full Mayo Score, FMS) (zdefiniowana jako ocena punktowa w skali Mayo ≤ 2 oraz brak oceny punktowej > 1 dla któregoś parametru) w 52. tygodniu u pacjentów, którzy uzyskali odpowiedź kliniczną wg PMS w 8. tygodniu.
Wskaźniki remisji klinicznej wg PMS w 8. tygodniu u pacjentów w każdej grupie leczenia indukcyjnego adalimumabem podawanego metodą podwójnie ślepej próby zostały przedstawione w Tabeli 31.
Tabela 31: Remisja kliniczna wg PMS w 8. tygodniu
Adalimumaba maksymalnie 160 mg w 0. tygodniu / placebo w 1. tygodniu N=30 | Adalimumabb, c maksymalnie 160 mg w 0. i 1. tygodniu N=47 | |
| Remisja kliniczna | 13/30 (43,3%) | 28/47 (59,6%) |
a Adalimumab w dawce 2,4 mg/kg (maksymalnie 160 mg) w 0. tygodniu, placebo w 1. tygodniu i adalimumab w dawce 1,2 mg/kg (maksymalnie 80 mg) w 2. tygodniu.
b Adalimumab w dawce 2,4 mg/kg (maksymalnie 160 mg) w 0. i 1. tygodniu i w dawce 1,2 mg/kg (maksymalnie 80 mg) w 2. tygodniu.
c Nie obejmuje dawki indukcyjnej adalimumabu podawanej metodą otwartej próby wynoszącej 2,4 mg/kg (maksymalnie 160 mg) w 0. i 1. tygodniu oraz 1,2 mg/kg (maksymalnie 80 mg) w 2. tygodniu.
Uwaga 1: Obie grupy leczenia indukcyjnego otrzymywały 0,6 mg/kg (maksymalnie 40 mg) w 4. i 6. tygodniu.
Uwaga 2: Uznano, że pacjenci dla których brak było danych liczbowych w 8. tygodniu, nie osiągnęli punktu końcowego.
| W 52. tygodniu oceniono remisję kliniczną wg FMS u pacjentów z odpowiedzią na leczenie | |||||||||
| w 8. tygodniu, odpowiedź kliniczną wg FMS (zdefiniowaną jako zmniejszenie oceny punktowej | |||||||||
| w skali Mayo o ≥ 3 punkty i ≥ 30% w stosunku do wartości wyjściowej) u pacjentów z odpowiedzią | |||||||||
| w 8. tygodniu, gojenie się błony śluzowej wg FMS (zdefiniowane jako ocena parametru | |||||||||
| endoskopowego w skali Mayo ≤ 1) u pacjentów z odpowiedzią w 8. tygodniu, remisję kliniczną wg | |||||||||
| FMS u pacjentów będących w remisji w 8. tygodniu oraz odsetek uczestników badania pozostających | |||||||||
| w remisji bez stosowania kortykosteroidów wg FMS wśród odpowiadających na leczenie | |||||||||
| w 8. tygodniu. Ocenie poddano pacjentów, którzy otrzymywali adalimumab podawany metodą | |||||||||
| podwójnie ślepej próby w dawkach podtrzymujących maksymalnie 40 mg co drugi tydzień | |||||||||
| (0,6 mg/kg) oraz maksymalnie 40 mg co tydzień (0,6 mg/kg) (tabela 32). | |||||||||
Tabela 32: Wyniki skuteczności w 52. tygodniu
Adalimumaba maksymalnie 40 mg co drugi tydzień N=31 | Adalimumabb maksymalnie 40 mg co tydzień N=31 | |
| Remisja kliniczna u odpowiadających na leczenie wg PMS w 8. tygodniu | 9/31 (29,0%) | 14/31 (45,2%) |
| Odpowiedź kliniczna u odpowiadających na leczenie wg PMS w 8. tygodniu | 19/31 (61,3%) | 21/31 (67,7%) |
Wygojenie błony śluzowej u odpowiadających na leczenie wg PMS w
| 12/31 (38,7%) | 16/31 (51,6%) |
| Remisja kliniczna u pozostających w remisji wg PMS w 8. tygodniu | 9/21 (42,9%) | 10/22 (45,5%) |
Remisja bez stosowania kortykosteroidów u odpowiadających na leczenie wg PMS w
| 4/13 (30,8%) | 5/16 (31,3%) |
a Adalimumab w dawce 0,6 mg/kg (maksymalnie 40 mg) co drugi tydzień. b Adalimumab w dawce 0,6 mg/kg (maksymalnie 40 mg) co tydzień. c U pacjentów przyjmujących jednocześnie kortykosteroidy w czasie włączenia do badania. Uwaga: Pacjentów, dla których brak było danych liczbowych w 52. tygodniu lub których przydzielono losowo do leczenia reindukcyjnego lub podtrzymującego, uznano za nieodpowiadających na leczenie zgodnie z punktami końcowymi badania w 52. tygodniu. | ||
Dodatkowymi, eksploracyjnymi punktami końcowymi dla oceny skuteczności były odpowiedź kliniczna według pediatrycznego współczynnika aktywności wrzodziejącego jelita grubego (ang. Paediatric Ulcerative Colitis Activity Index, PUCAI) (zdefiniowana jako zmniejszenie oceny wg PUCAI o ≥ 20 punktów w stosunku do wartości wyjściowej) oraz remisja kliniczna wg PUCAI (zdefiniowana jako wartość wskaźnika PUCAI < 10) w 8. i 52. tygodniu (tabela 33).
Tabela 33: Wyniki dotyczące eksploracyjnych punktów końcowych wg PUCAI
| ||
Adalimumaba maksymalnie 160 mg w 0. tygodniu / placebo w 1. tygodniu N=30 | Adalimumabb,c maksymalnie 160 mg w 0. i 1. tygodniu N=47 | |
| Remisja kliniczna wg PUCAI | 10/30 (33,3%) | 22/47 (46,8%) |
| Odpowiedź kliniczna wg PUCAI | 15/30 (50,0%) | 32/47 (68,1%) |
| ||
Adalimumabd maksymalnie 40 mg co drugi tydzień N=31 | Adalimumabe maksymalnie 40 mg co tydzień N=31 | |
| Remisja kliniczna wg PUCAI u pacjentów wykazujących odpowiedź w PMS w 8. tygodniu | 14/31 (45,2%) | 18/31 (58,1%) |
| Odpowiedź kliniczna wg PUCAI u pacjentów wykazujących odpowiedź w PMS w 8. tygodniu | 18/31 (58,1%) | 16/31 (51,6%) |
| a Adalimumab w dawce 2,4 mg/kg (maksymalnie 160 mg) w 0. tygodniu, placebo w 1. tygodniu i adalimumab w dawce 1,2 mg/kg (maksymalnie 80 mg) w 2. tygodniu. | ||
b Adalimumab w dawce 2,4 mg/kg (maksymalnie 160 mg) w 0. i 1. tygodniu i w dawce 1,2 mg/kg (maksymalnie 80 mg) w 2. tygodniu.
c Nie obejmuje dawki indukcyjnej adalimumabu podawanej metodą otwartej próby wynoszącej 2,4 mg/kg (maksymalnie 160 mg) w 0. i 1. tygodniu oraz 1,2 mg/kg (maksymalnie 80 mg) w 2. tygodniu.
d Adalimumab w dawce 0,6 mg/kg (maksymalnie 40 mg) co drugi tydzień. e Adalimumab w dawce 0,6 mg/kg (maksymalnie 40 mg) co tydzień.
Uwaga 1: Obie grupy leczenia indukcyjnego otrzymywały 0,6 mg/kg (maksymalnie 40 mg) w 4. i 6. tygodniu.
Uwaga 2: Uznano, że pacjenci, dla których brak było danych liczbowych w 8. tygodniu, nie osiągnęli punktu końcowego.
Uwaga 3: Pacjentów, dla których brak było danych liczbowych w 52. tygodniu lub których przydzielono losowo do leczenia reindukcyjnego lub podtrzymującego, uznano za nieodpowiadających na leczenie zgodnie z punktami końcowymi badania w 52. tygodniu.
Dwóch na sześciu pacjentów (33%) leczonych adalimumabem, którzy otrzymali leczenie reindukcyjne w trakcie leczenia podtrzymującego, osiągnęło odpowiedź kliniczną wg FMS w 52. tygodniu.
Jakość życia
W grupach leczonych adalimumabem zaobserwowano znaczącą klinicznie poprawę w stosunku do wartości wyjściowej w zakresie oceny punktowej wg wypełnianego przez opiekuna kwestionariusza IMPACT III oraz kwestionariusza pogorszenia wydajności pracy i aktywności życiowej (ang. Work Productivity and Activity Impairment, WPAI).
W grupach leczonych adalimumabem, u pacjentów otrzymujących dużą dawkę podtrzymującą wynoszącą maksymalnie 40 mg (0,6 mg/kg) co tydzień, zaobserwowano znaczące klinicznie zwiększenie (poprawę) szybkości wzrostu oraz wskaźnika masy ciała (BMI) w stosunku do wartości wyjściowej.
Zapalenie błony naczyniowej oka u dzieci i młodzieży (ang. uveitis, UV)
Bezpieczeństwo stosowania i skuteczność adalimumabu oceniano w badaniu klinicznym prowadzonym metodą podwójnie ślepej próby z randomizacją i grupą kontrolną z udziałem 90 pacjentów z grupy dzieci i młodzieży w wieku od 2 do <18 lat z aktywnym, związanym z MIZS, niezakaźnym zapaleniem błony naczyniowej przedniego odcinka oka, u których leczenie metotreksatem przez co najmniej 12 tygodni było nieskuteczne. Pacjenci otrzymywali placebo lub adalimumab w dawce 20 mg (przy masie ciała < 30 kg) bądź adalimumab w dawce 40 mg (przy masie ciała ≥ 30 kg) co drugi tydzień w skojarzeniu z metotreksatem w dawce, jaką otrzymywali w punkcie początkowym.
Głównym punktem końcowym był „czas do niepowodzenia leczenia”. Kryteriami niepowodzenia leczenia były: nasilenie się stanu zapalnego oka lub utrzymujący się brak poprawy, częściowa poprawa z wystąpieniem utrzymujących się współistniejących chorób oka lub nasilenie się współistniejących chorób oka, niedozwolone jednoczesne stosowanie produktów leczniczych oraz przerwanie leczenia na dłuższy czas.
Odpowiedź kliniczna
W porównaniu z placebo adalimumab powodował znaczące wydłużenie czasu do niepowodzenia leczenia (patrz rycina 3, p < 0,0001 na podstawie testu logarytmicznego rang). Mediana czasu do niepowodzenia leczenia wynosiła 24,1 tygodnia u uczestników badania otrzymujących placebo, natomiast w przypadku uczestników leczonych adalimumabem mediany czasu do niepowodzenia leczenia nie można było oznaczyć, ponieważ niepowodzenie leczenia wystąpiło u mniej niż połowy tych pacjentów. Stosowanie adalimumabu powodowało znaczące zmniejszenie ryzyka niepowodzenia leczenia o 75% w porównaniu z placebo, co wykazano na podstawie wartości hazardu względnego (ang. hazard ratio, HR = 0,25 [95% CI: 0,12; 0,49]).
Rycina 3: Krzywe Kaplana-Meiera oceniające czas do niepowodzenia leczenia w badaniu klinicznym dotyczącym zapalenia błony naczyniowej oka u dzieci i młodzieży
Uwaga: P = placebo (liczba zagrożonych pacjentów); H = adalimumab (liczba zagrożonych pacjentów).
5.2 Właściwości farmakokinetyczne
Wchłanianie i dystrybucja
Po podaniu podskórnym pojedynczej dawki 40 mg wchłanianie i dystrybucja adalimumabu przebiegały wolno, a maksymalne stężenie w surowicy wystąpiło po około 5 dniach po podaniu. Średnia bezwzględna biodostępność adalimumabu po podaniu podskórnym pojedynczej dawki 40 mg, oszacowana na podstawie trzech badań, wynosiła 64%. Po podaniu dożylnym pojedynczych dawek w zakresie od 0,25 do 10 mg/kg mc. stężenia były proporcjonalne do wielkości dawki. Po podaniu dawki 0,5 mg/kg mc. (~40 mg) klirens wynosił od 11 do 15 ml/h; objętość dystrybucji (Vss) wynosiła od 5 do 6 l, a średni okres półtrwania w końcowej fazie eliminacji trwał około dwa tygodnie. Stężenie adalimumabu w płynie maziowym pobranym od kilkunastu pacjentów z reumatoidalnym zapaleniem stawów wynosiło 31–96% wartości stężenia w surowicy.
Po podaniu podskórnym 40 mg adalimumabu co drugi tydzień u dorosłych pacjentów z reumatoidalnym zapaleniem stawów (RZS) średnie minimalne stężenie w stanie stacjonarnym wynosiło około 5 μg/ml (gdy nie podawano równocześnie metotreksatu) oraz od 8 do 9 μg/ml (gdy podawano równocześnie metotreksat). Po podaniu podskórnym dawki 20, 40 i 80 mg co drugi tydzień i co tydzień minimalne stężenie adalimumabu w surowicy w stanie stacjonarnym wzrastało w przybliżeniu proporcjonalnie do wielkości dawki. 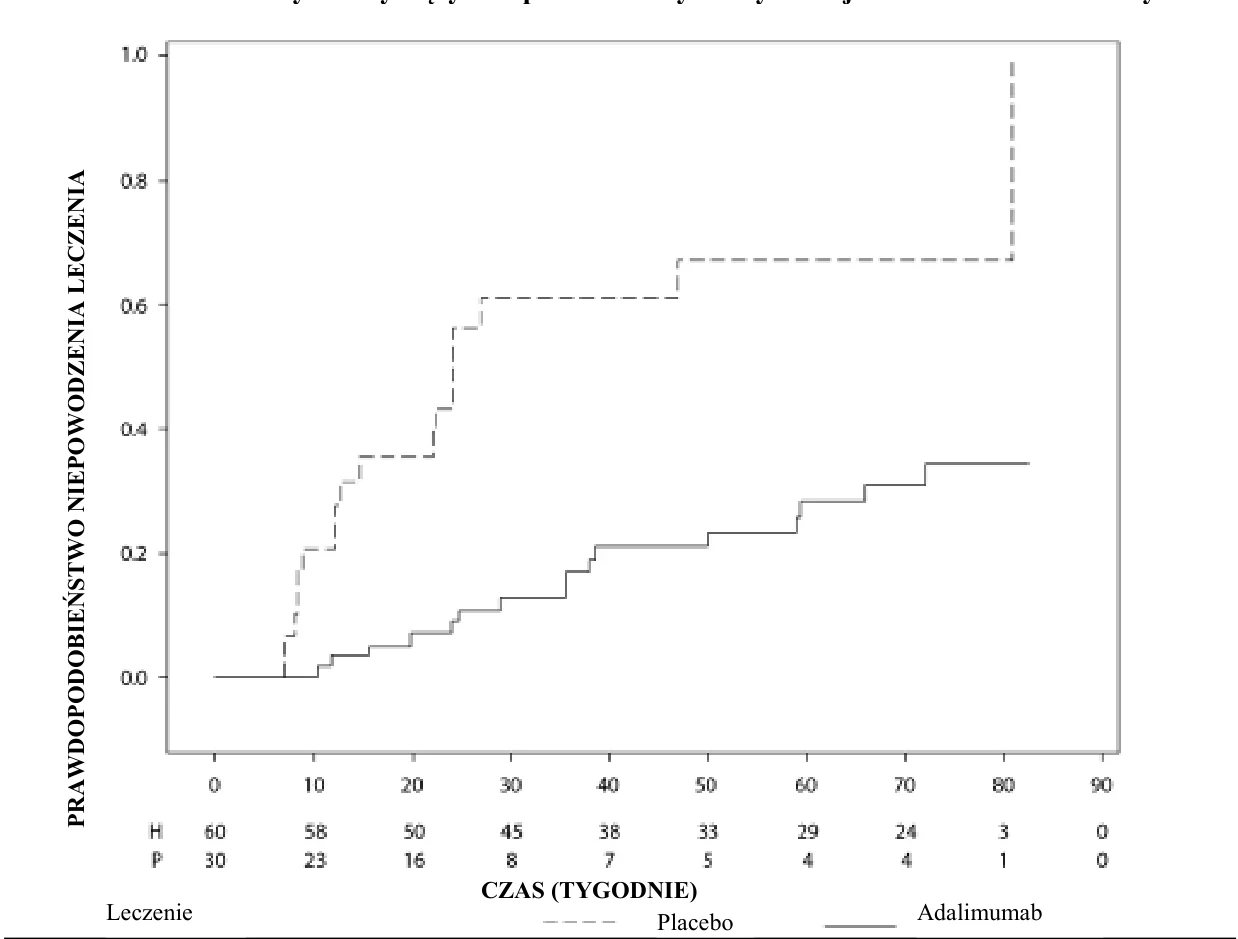
Po podaniu podskórnym dawki 24 mg/m2 pc. (maksymalnie 40 mg) co drugi tydzień pacjentom w wieku od 4 do 17 lat z wielostawowym młodzieńczym idiopatycznym zapaleniem stawów (WMIZS) średnie minimalne stężenie adalimumabu w surowicy w stanie stacjonarnym (wartości oznaczane od 20. do 48. tygodnia) wynosiło 5,6 ± 5,6 μg/ml (102% CV), gdy adalimumab stosowano bez metotreksatu, oraz 10,9 ± 5,2 μg/ml (47,7% CV), gdy jednocześnie stosowano metotreksat.
U pacjentów z wielostawowym MIZS w wieku od 2 do <4 lat lub w wieku 4 lat i starszych o masie ciała < 15 kg, którym podawano adalimumab w dawce 24 mg/m2 pc., średnie minimalne stężenie adalimumabu w surowicy w stanie stacjonarnym wynosiło 6,0 ± 6,1 μg/ml (101% CV), gdy adalimumab stosowano bez metotreksatu i 7,9 ± 5,6 μg/ml (71,2% CV), gdy stosowano jednocześnie metotreksat.
U pacjentów w wieku od 6 do 17 lat z zapaleniem stawów związanym z zapaleniem przyczepów ścięgien, po podaniu dawki 24 mg/m2 pc. (maksymalnie 40 mg) podskórnie co drugi tydzień średnie najmniejsze stężenie adalimumabu w surowicy w stanie stacjonarnym (wartości oznaczane w 24. tygodniu) wynosiło 8,8 ± 6,6 μg/ml, gdy adalimumab stosowano bez metotreksatu, i 11,8 ± 4,3 μg/ml, gdy jednocześnie stosowano metotreksat.
Po podaniu podskórnym dawki 40 mg co drugi tydzień pacjentom osiową spondyloartropatią bez zmian radiologicznych charakterystycznych dla zesztywniającego zapalenia stawów kręgosłupa, średnie (±SD) najmniejsze stężenie adalimumabu w surowicy w stanie stacjonarnym w 68. tygodniu wynosiło 8,0 ± 4,6 µg/ml
U dorosłych pacjentów z łuszczycą średnie minimalne stężenie w stanie stacjonarnym wynosiło 5 μg/ml, gdy adalimumab stosowano w dawce 40 mg co drugi tydzień w monoterapii.
Po podaniu dawki 0,8 mg/kg mc. (maksymalnie 40 mg) podskórnie co drugi tydzień pacjentom z grupy dzieci i młodzieży z przewlekłą łuszczycą plackowatą średnie minimalne stężenie adalimumabu w stanie stacjonarnym ± SD wynosiło w przybliżeniu 7,4 ± 5,8 µg/ml (79% CV).
U dorosłych pacjentów z ropnym zapaleniem apokrynowych gruczołów potowych po podaniu adalimumabu w dawce 160 mg w tygodniu 0, a następnie w dawce 80 mg w 2. tygodniu, minimalne stężenie adalimumabu w surowicy wynosiło w przybliżeniu od 7 do 8 μg/ml w 2. i 4. tygodniu. W okresie leczenia adalimumabem w dawce 40 mg podawanej raz w tygodniu średnie minimalne stężenie w stanie stacjonarnym w okresie od 12. tygodnia do 36. tygodnia łącznie wynosiło w przybliżeniu od 8 do 10 μg/ml.
Ekspozycję na adalimumab u młodzieży z HS określano, stosując modelowanie populacyjne i symulację w oparciu o farmakokinetykę adalimumabu w różnych wskazaniach u dzieci i młodzieży (łuszczyca u dzieci i młodzieży, młodzieńcze idiopatyczne zapalenie stawów, choroba Leśniowskiego-Crohna u dzieci i młodzieży oraz zapalenie stawów z towarzyszącym zapaleniem przyczepów ścięgnistych). Zalecany schemat dawkowania u młodzieży z HS to 40 mg co drugi tydzień. Ponieważ na ekspozycję na adalimumab może wpływać masa ciała, u młodzieży z większą masą ciała i niewystarczającą odpowiedzią na leczenie może być korzystne zastosowanie dawki 40 mg raz w tygodniu zalecanej dla dorosłych.
U pacjentów z chorobą Leśniowskiego-Crohna po podaniu adalimumabu w dawce nasycającej 80 mg w tygodniu 0, a następnie w dawce 40 mg w 2. tygodniu, w okresie indukcji uzyskano minimalne stężenie adalimumabu w surowicy wynoszące około 5,5 μg/ml. Po podaniu adalimumabu w dawce nasycającej 160 mg w tygodniu 0, a następnie w dawce 80 mg w 2. tygodniu, w okresie indukcji uzyskano minimalne stężenie adalimumabu w surowicy wynoszące około 12 μg/ml. U pacjentów z chorobą Leśniowskiego-Crohna, którzy otrzymywali dawkę podtrzymującą 40 mg adalimumabu co drugi tydzień, średnie minimalne stężenie w stanie stacjonarnym wynosiło około 7 μg/ml.
U pacjentów z grupy dzieci i młodzieży z umiarkowaną do ciężkiej postaci choroby Leśniowskiego-Crohna w okresie indukcji prowadzonym metodą otwartej próby dawka adalimumabu wynosiła 160/80 mg lub 80/40 mg, odpowiednio, w tygodniach 0 i 2., w zależności od masy ciała (punkt odcięcia stanowiła wartość 40 kg). W 4. tygodniu pacjentów przydzielono losowo, w stosunku 1:1, do grup otrzymujących leczenie podtrzymujące dawką standardową (40/20 mg co drugi tydzień) lub małą dawką (20/10 mg co drugi tydzień) w zależności od masy ciała. Średnie (±SD) minimalne stężenia adalimumabu w surowicy oznaczone przed podaniem kolejnej dawki osiągnięte w 4. tygodniu wynosiły 15,7 ± 6,6 μg/ml u pacjentów ≥ 40 kg (160/80 mg) oraz 10,6 ± 6,1 μg/ml u pacjentów < 40 kg (80/40 mg).
U pacjentów, którzy pozostali w grupach leczenia, do jakich ich losowo przydzielono, średnie (±SD) minimalne stężenia adalimumabu w surowicy oznaczone przed podaniem kolejnej dawki osiągnięte w 52. tygodniu wynosiły 9,5 ± 5,6 μg/ml w grupie otrzymującej dawkę standardową oraz 3,5 ± 2,2 μg/ml w grupie otrzymującej małą dawkę. Średnie minimalne stężenia utrzymywały się u pacjentów, którzy kontynuowali leczenie adalimumabem podawanym co drugi tydzień przez 52 tygodnie. U pacjentów, u których zwiększono intensywność dawkowania z podawania co drugi tydzień na podawanie raz w tygodniu, średnie (±SD) stężenia adalimumabu w 52. tygodniu wynosiły 15,3 ± 11,4 μg/ml (40/20 mg co tydzień) oraz 6,7 ± 3,5 μg/ml (20/10 mg co tydzień).
Po podaniu pacjentom z wrzodziejącym zapaleniem jelita grubego adalimumabu w dawce nasycającej 160 mg w tygodniu 0, a następnie w dawce 80 mg w 2. tygodniu, w okresie indukcji uzyskano minimalne stężenie adalimumabu w surowicy wynoszące około 12 μg/ml. U pacjentów z wrzodziejącym zapaleniem jelita grubego, którzy otrzymywali dawkę podtrzymującą 40 mg adalimumabu co drugi tydzień, średnie minimalne stężenie w stanie stacjonarnym wynosiło około 8 μg/ml.
| Po podskórnym podaniu dawki zależnej od masy ciała wynoszącej 0,6 mg/kg (maksymalnie 40 mg) co | ||||
| drugi tydzień pacjentom pediatrycznym z wrzodziejącym zapaleniem jelita grubego, średnie | ||||
| minimalne stężenie adalimumabu w surowicy w stanie stacjonarnym w 52. tygodniu wynosiło | ||||
| 5,01 ± 3,28 µg/ml. W przypadku pacjentów, którzy otrzymywali 0,6 mg/kg (maksymalnie 40 mg) co | ||||
| tydzień, średnie (± SD) minimalne stężenie adalimumabu w surowicy w stanie stacjonarnym | ||||
| w 52. tygodniu wynosiło 15,7 ± 5,60 μg/ml | ||||
.
U dorosłych pacjentów z zapaleniem błony naczyniowej oka po podaniu dawki nasycającej 80 mg adalimumabu w tygodniu 0, a następnie dawki 40 mg co drugi tydzień, począwszy od 1. tygodnia, średnie stężenie w stanie stacjonarnym wynosiło w przybliżeniu od 8 do 10 μg/ml.
Ekspozycję na adalimumab u pacjentów z grupy dzieci i młodzieży z zapaleniem błony naczyniowej oka określano, stosując modelowanie populacyjne i symulację w oparciu o farmakokinetykę w innych wskazaniach u dzieci i młodzieży (łuszczyca u dzieci i młodzieży, młodzieńcze idiopatyczne zapalenie stawów, choroba Leśniowskiego-Crohna u dzieci i młodzieży oraz zapalenie stawów z towarzyszącym zapaleniem przyczepów ścięgnistych). Nie są dostępne informacje o ekspozycji klinicznej po stosowaniu dawki nasycającej u dzieci w wieku < 6 lat. Przewidywane wartości ekspozycji wskazują na to, że w przypadku nieobecności metotreksatu dawka nasycająca może powodować początkowe zwiększenie ekspozycji ogólnoustrojowej.
Farmakokinetyczne i farmakokinetyczno/farmakodynamiczne modelowanie i symulacja populacji przewidywały porównywalną ekspozycję na adalimumab i skuteczność u pacjentów leczonych dawką 80 mg co drugi tydzień w porównaniu z dawką 40 mg co tydzień (w tym dorosłych pacjentów z RZS, HS, WZJG, ChLC lub łuszczycą, pacjentów z młodzieńczym HS oraz dzieci i młodzież ≥ 40 kg z ChLC i WZJG).
Związek ekspozycji z odpowiedzią na leczenie u dzieci i młodzieży
Na podstawie danych z badań klinicznych u pacjentów z MIZS (wielostawowym młodzieńczym idiopatycznym zapaleniem stawów i zapaleniem stawów związanym z zapaleniem przyczepów ścięgien) stwierdzono związek ekspozycja-odpowiedź na leczenie między stężeniami w osoczu, a odpowiedzią PedACR 50. Pozorne stężenie adalimumabu w osoczu dające połowę maksymalnego prawdopodobieństwa odpowiedzi PedACR 50 (EC50) wynosiło 3 μg/ml (95% CI: 1-6 μg/ml).
Związek pomiędzy poziomem ekspozycji i odpowiedzią na leczenie pomiędzy stężeniem adalimumabu i skutecznością u dzieci i młodzieży z ciężką postacią przewlekłej łuszczycy plackowatej stwierdzono dla odpowiedzi PASI 75 i wyniku oceny w skali PGA „bez zmian” lub „minimalne zmiany”. Odsetki odpowiedzi PASI 75 i wyniku oceny w skali PGA „bez zmian” lub „minimalne zmiany” zwiększały się wraz ze wzrostem stężeń adalimumabu, w obu przypadkach przy zbliżonej pozornej wartości EC50 wynoszącej w przybliżeniu 4,5 μg/ml (95% CI, odpowiednio: 0,4–47,6 i 1,9–10,5).
Eliminacja
Populacyjne analizy farmakokinetyczne uwzględniające dane uzyskane od ponad 1300 pacjentów z RZS ujawniły tendencję do zwiększania się pozornego klirensu adalimumabu wraz ze zwiększeniem masy ciała. Po uwzględnieniu różnic w masie ciała wydaje się, że płeć i wiek mają znikomy wpływ na klirens adalimumabu. Stwierdzono, że stężenie wolnego adalimumabu w surowicy (niezwiązanego z przeciwciałami przeciw adalimumabowi) było mniejsze u pacjentów, u których możliwe było oznaczenie miana przeciwciał przeciwko adalimumabowi.
Upośledzenie czynności wątroby lub nerek
Nie badano stosowania adalimumabu u pacjentów z upośledzeniem czynności wątroby lub nerek.
5.3 Przedkliniczne dane o bezpieczeństwie
Dane niekliniczne, wynikające z badań dotyczących toksyczności po podaniu dawki pojedynczej i po podaniu wielokrotnym oraz badań genotoksyczności, nie ujawniają szczególnego zagrożenia dla człowieka.
Toksyczny wpływ adalimumabu na rozwój zarodka i płodu oraz wpływ w okresie okołourodzeniowym badano u makaków jawajskich, którym podawano dawki 0, 30 i 100 mg/kg mc. (9–17 małp w grupie). Nie stwierdzono szkodliwego działania adalimumabu na płody. Nie wykonano badań dotyczących działania rakotwórczego adalimumabu ani standardowej oceny szkodliwego działania adalimumabu na płodność i noworodka ze względu na brak odpowiednich modeli dla przeciwciała o ograniczonej reaktywności krzyżowej przeciw TNF u gryzoni oraz rozwój przeciwciał neutralizujących u tego gatunku.
6. DANE FARMACEUTYCZNE
6.1 Wykaz substancji pomocniczych
Monosodu glutaminian
Sorbitol (E 420)
Metionina
Polisorbat 80
Kwas solny (do ustalenia pH)
Woda do wstrzykiwań
6.2 Niezgodności farmaceutyczne
Nie mieszać tego produktu leczniczego z innymi produktami leczniczymi, ponieważ nie wykonywano badań dotyczących zgodności.
6.3 Okres ważności
3 lata
6.4 Specjalne środki ostrożności podczas przechowywania
Przechowywać w lodówce (2°C – 8°C). Nie zamrażać. Przechowywać ampułko-strzykawkę lub wstrzykiwacz w opakowaniu zewnętrznym w celu ochrony przed światłem.
Pojedyncza ampułko-strzykawka lub wstrzykiwacz mogą być przechowywane w temperaturze maksymalnie do 25°C przez okres do 8 tygodni. Ampułko-strzykawkę lub wstrzykiwacz należy chronić przed światłem i wyrzucić, jeśli nie zostaną użyte w okresie tych 8 tygodni.
6.5 Rodzaj i zawartość opakowania
Hulio 40 mg roztwór do wstrzykiwań w ampułko-strzykawce
Hulio 40 mg roztwór do wstrzykiwań w ampułko-strzykawce z automatyczną osłoną zabezpieczającą igłę. Strzykawka (polimery cyklicznych olefin) z korkiem (guma chlorobutylowa) i igłą (stal nierdzewna) oraz z nasadką na igłę (mieszana polimer butyl/dienowy i polipropylen).
Wielkości opakowań:
- 1 ampułko-strzykawka (z 2 gazikami nasączonymi alkoholem)
- 2 ampułko-strzykawki (z 2 gazikami nasączonymi alkoholem)
- 4 ampułko-strzykawki (z 4 gazikami nasączonymi alkoholem)
- 6 ampułko-strzykawek (z 6 gazikami nasączonymi alkoholem)
- 1 ampułko-strzykawka
- 2 ampułko-strzykawki
- 4 ampułko-strzykawki
- 6 ampułko-strzykawek
Hulio 40 mg roztwór do wstrzykiwań we wstrzykiwaczu
Hulio 40 mg roztwór do wstrzykiwań we wstrzykiwaczu (zawierającym napełnioną strzykawkę) do jednorazowego użycia. Wewnątrz wstrzykiwacza strzykawka (polimery cyklicznych olefin) z korkiem (guma chlorobutylowa) i igłą (stal nierdzewna) oraz z nasadką na igłę (mieszana polimer butyl/dienowy i polipropylen).
Wielkości opakowań:
- 1 wstrzykiwacz (z 2 gazikami nasączonymi alkoholem)
- 2 wstrzykiwacze (z 2 gazikami nasączonymi alkoholem)
- 4 wstrzykiwacze (z 4 gazikami nasączonymi alkoholem)
- 6 wstrzykiwaczy (z 6 gazikami nasączonymi alkoholem)
- 1 wstrzykiwacz
- 2 wstrzykiwacze
- 4 wstrzykiwacze
- 6 wstrzykiwaczy
Nie wszystkie wielkości opakowań muszą znajdować się w obrocie.
6.6 Szczególne środki ostrożności dotyczące usuwania
Wszelkie niewykorzystane resztki produktu leczniczego lub jego odpady należy usunąć zgodnie z lokalnymi przepisami.
7. PODMIOT ODPOWIEDZIALNY POSIADAJĄCY POZWOLENIE NA DOPUSZCZENIE DO OBROTU
Biosimilar Collaborations Ireland Limited
Unit 35/36 Grange Parade,
Baldoyle Industrial Estate,
Dublin 13 DUBLIN
Irlandia D13 R20R
8. NUMER(-Y) POZWOLENIA(-Ń) NA DOPUSZCZENIE DO OBROTU
Hulio 40 mg roztwór do wstrzykiwań w ampułko-strzykawce
EU/1/18/1319/001 (z gazikami nasączonymi alkoholem)
EU/1/18/1319/002 (z gazikami nasączonymi alkoholem)
EU/1/18/1319/003 (z gazikami nasączonymi alkoholem)
EU/1/18/1319/011
EU/1/18/1319/012
EU/1/18/1319/013
EU/1/18/1319/014 (z gazikami nasączonymi alkoholem)
EU/1/18/1319/015
Hulio 40 mg roztwór do wstrzykiwań we wstrzykiwaczu
EU/1/18/1319/004 (z gazikami nasączonymi alkoholem)
EU/1/18/1319/005 (z gazikami nasączonymi alkoholem)
EU/1/18/1319/006 (z gazikami nasączonymi alkoholem)
EU/1/18/1319/016
EU/1/18/1319/017
EU/1/18/1319/018
EU/1/18/1319/019 (z gazikami nasączonymi alkoholem)
EU/1/18/1319/020
9. DATA WYDANIA PIERWSZEGO POZWOLENIA NA DOPUSZCZENIE DO OBROTU
I DATA PRZEDŁUŻENIA POZWOLENIA
Data wydania pierwszego pozwolenia na dopuszczenie do obrotu: 17 września 2018 r. Data ostatniego przedłużenia pozwolenia: 03 sierpnia 2023 r
10. DATA ZATWIERDZENIA LUB CZĘŚCIOWEJ ZMIANY TEKSTU
CHARAKTERYSTYKI PRODUKTU LECZNICZEGO
Szczegółowe informacje o tym produkcie leczniczym są dostępne na stronie internetowej Europejskiej Agencji Leków http://www.ema.europa.eu
Więcej informacji o leku Hulio