


Charakterystyka produktu leczniczego - Enflonsia
1. NAZWA PRODUKTU LECZNICZEGO
Enflonsia 105 mg roztwór do wstrzykiwań w ampułko-strzykawce
2. SKŁAD JAKOŚCIOWY I ILOŚCIOWY
Każda ampułko-strzykawka zawiera 105 mg klesrowimabu w 0,7 ml.
Klesrowimab jest w pełni ludzkim przeciwciałem monoklonalnym z klasy immunoglobulin G1 kappa (IgG1κ), wytwarzanym w komórkach jajnika chomika chińskiego (ang. Chinese hamster ovary, CHO) metodą rekombinacji DNA.
Substancja pomocnicza o znanym działaniu
Ten produkt leczniczy zawiera 0,14 mg polisorbatu 80 w każdej dawce wynoszącej 105 mg (0,7 ml).
Pełny wykaz substancji pomocniczych, patrz punkt 6.1.
3. POSTAĆ FARMACEUTYCZNA
Roztwór do wstrzykiwań (płyn do wstrzykiwań)
Przezroczysty do lekko opalizującego, bezbarwny do lekko żółtego roztwór o pH 5,5 – 6,5 i osmolalności wynoszącej 320 – 420 mOsm/kg mc.
4. SZCZEGÓŁOWE DANE KLINICZNE
4.1 Wskazania do stosowania
Produkt leczniczy Enflonsia jest wskazany do stosowania u noworodków i niemowląt w zapobieganiu chorobom dolnych dróg oddechowych wywołanych przez syncytialny wirus oddechowy (ang. respiratory syncytial virus, RSV) podczas pierwszego dla nich sezonu występowania zakażeń RSV.
Produkt leczniczy Enflonsia należy stosować zgodnie z oficjalnymi zaleceniami.
4.2 Dawkowanie i sposób podawania
Dawkowanie
Noworodki i niemowlęta: pierwszy sezon występowania zakażeń RSV
Zalecana dawka to 105 mg podawane w pojedynczym 0,7 ml wstrzyknięciu domięśniowym (im.).
Noworodkom i niemowlętom urodzonym podczas sezonu występowania zakażeń RSV, produkt leczniczy Enflonsia należy podawać od urodzenia. U niemowląt urodzonych poza sezonem występowania zakażeń RSV, produkt leczniczy należy podawać jednorazowo przed rozpoczęciem ich pierwszego sezonu występowania zakażeń RSV (patrz punkt 5.1).
Dawkowanie u niemowląt o masie ciała od 0,5 kg do 1,1 kg jest oparte na ekstrapolacji; brak dostępnych danych klinicznych. Przewiduje się, że ekspozycja u niemowląt o masie ciała < 1,1 kg będzie wiązała się z większym ryzykiem niż u niemowląt o większej masie ciała. Należy dokładnie rozważyć korzyści i ryzyka związane ze stosowaniem klesrowimabu u niemowląt o masie ciała < 1,1 kg.
Dostępne są ograniczone dane kliniczne dotyczące skrajnych wcześniaków [wiek ciążowy (ang. gestational age, GA) < 29 tygodni], których wiek chronologiczny wynosi poniżej 8 tygodni. Brak danych klinicznych dotyczących niemowląt w wieku liczonym od daty ostatniej miesiączki (GA plus wiek chronologiczny) poniżej 32 tygodni (patrz punkt 5.1).
Niemowlęta poddawane zabiegowi kardiochirurgicznemu z zastosowaniem krążenia pozaustrojowego U niemowląt poddawanych zabiegowi kardiochirurgicznemu z zastosowaniem krążenia pozaustrojowego w sezonie występowania zakażeń RSV, aby zapewnić odpowiednie stężenia klesrowimabu w surowicy zaleca się podanie dodatkowej dawki 105 mg, gdy tylko stan niemowlęcia będzie stabilny po zabiegu.
Dzieci w wieku od 1 do 18 lat
Nie określono dotychczas bezpieczeństwa stosowania ani skuteczności klesrowimabu u dzieci w wieku od 1 do 18 lat. Dane nie są dostępne.
Sposób podawania
Produkt leczniczy Enflonsia jest przeznaczony wyłącznie do podawania domięśniowego.
Produkt leczniczy powinien być podawany przez fachowy personel medyczny domięśniowo, w przednio-boczną część uda. Nie należy wstrzykiwać go w okolicę pośladków ani w miejsca, w których mogą znajdować się główny pień nerwowy i (lub) naczynia krwionośne.
Instrukcja dotycząca przygotowania produktu leczniczego do stosowania przed podaniem, patrz punkt 6.6.
4.3 Przeciwwskazania
Nadwrażliwość na substancję czynną lub na którąkolwiek substancję pomocniczą wymienioną w punkcie 6.1.
4.4 Specjalne ostrzeżenia i środki ostrożności dotyczące stosowania
Identyfikowalność
W celu poprawienia identyfikowalności biologicznych produktów leczniczych należy czytelnie zapisać nazwę i numer serii podawanego produktu.
Nadwrażliwość, w tym anafilaksja
W przypadku wystąpienia przedmiotowych i podmiotowych objawów istotnej klinicznie reakcji nadwrażliwości lub anafilaksji należy rozpocząć właściwe leczenie i (lub) leczenie wspomagające.
Pacjenci z trombocytopenią lub zaburzeniami krzepnięcia
Podobnie jak w przypadku innych wstrzyknięć domięśniowych, należy zachować ostrożność przy podawaniu klesrowimabu niemowlętom z trombocytopenią lub innymi zaburzeniami krzepnięcia, ponieważ u tych pacjentów może wystąpić krwawienie lub powstawanie siniaków po podaniu domięśniowym.
Substancje pomocnicze o znanym działaniu
Ten produkt leczniczy zawiera 0,14 mg polisorbatu 80 w każdej dawce. Polisorbaty mogą powodować reakcje alergiczne.
4.5 Interakcje z innymi produktami leczniczymi i inne rodzaje interakcji
Nie przeprowadzono badań dotyczących interakcji. Przeciwciała monoklonalne zazwyczaj nie wykazują znaczącego potencjału interakcji, ponieważ nie wpływają bezpośrednio na enzymy cytochromu P450 i nie są substratami transporterów wątrobowych lub nerkowych. Pośrednie działanie na enzymy cytochromu P450 jest mało prawdopodobne, ponieważ celem działania klesrowimabu jest wirus egzogenny.
Klesrowimab nie wpływa na reakcję łańcuchową polimerazy odwrotnej transkryptazy (ang. reverse transcriptase polymerase chain reaction, RT-PCR) ani na szybkie testy diagnostyczne wykrywające antygen RSV, wykorzystujące dostępne w sprzedaży przeciwciała ukierunkowane na miejsca antygenowe 0, I, II, III lub V na białku fuzyjnym RSV (F). W przypadku ujemnych wyników szybkiego testu diagnostycznego wykrywającego antygen RSV, gdy obserwacje kliniczne potwierdzają zakażenie RSV, zaleca się potwierdzenie wyników za pomocą testu opartego na RT-PCR.
Jednoczesne podawanie ze szczepionkami wieku dziecięcego
Ponieważ klesrowimab jest przeciwciałem monoklonalnym powodującym nabycie biernej immunizacji swoistej dla RSV, nie oczekuje się, aby zakłócał aktywną odpowiedź immunologiczną na jednocześnie podawane szczepionki.
Istnieje ograniczone doświadczenie na temat jednoczesnego podawania ze szczepionkami. W badaniach klinicznych, podczas których klesrowimab podawano jednocześnie ze standardowymi szczepionkami wieku dziecięcego, profil bezpieczeństwa stosowania jednocześnie podawanego schematu był podobny do profilu bezpieczeństwa stosowania, gdy klesrowimab i szczepionki wieku dziecięcego podawano osobno. Klesrowimab można podawać jednocześnie ze szczepionkami wieku dziecięcego.
W przypadku jednoczesnego podawania klesrowimabu ze szczepionkami podawanymi we wstrzyknięciu, do podania należy użyć oddzielnej strzykawki i podawać w inne miejsce wstrzyknięcia. Nie należy mieszać tego produktu leczniczego z innymi szczepionkami lub produktami leczniczymi w tej samej strzykawce lub fiolce (patrz punkt 6.2).
Brak danych dotyczących zastąpienia klesrowimabu paliwizumabem po rozpoczęciu leczenia profilaktycznego paliwizumabem w sezonie występowania zakażeń RSV.
4.6 Wpływ na płodność, ciążę i laktację
Nie dotyczy.
4.7 Wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn
Nie dotyczy.
4.8 Działania niepożądane
Podsumowanie profilu bezpieczeństwa
Najczęściej zgłaszanymi działaniami niepożądanymi były: ból w miejscu wstrzyknięcia (6,5%), rumień w miejscu wstrzyknięcia (4,4%), obrzęk w miejscu wstrzyknięcia (3,2%) oraz wysypka (2,3%). Większość (> 96%) działań niepożądanych miała nasilenie łagodne lub umiarkowane. Tabelaryczne zestawienie działań niepożądanych
Bezpieczeństwo stosowania oceniono u 2854 niemowląt, które otrzymały klesrowimab w ramach badań klinicznych fazy 2b/3 oraz fazy 3 (odpowiednio badanie 004 i badanie 007) (patrz punkt 5.1).
W tabeli 1 przedstawiono działania niepożądane zgłoszone u 2409 wcześniaków i niemowląt urodzonych o czasie (GA ≥ 29 tygodni), które otrzymały klesrowimab.
Działania niepożądane zgłoszone w związku ze stosowaniem klesrowimabu przedstawiono według klasyfikacji układów i narządów MedDRA i zgodnie ze zmniejszającą się częstością występowania. Częstości występowania są określone następująco: bardzo często (≥ 1/10), często (≥ 1/100 do < 1/10), niezbyt często (≥ 1/1000 do < 1/100), rzadko (≥ 1/10 000 do < 1/1000), bardzo rzadko (< 1/10 000) oraz częstość nieznana (nie może być określona na podstawie dostępnych danych).
Tabela 1: Działania niepożądane
| Klasyfikacja układów i narządów | Działanie niepożądane | Częstość występowania |
| Zaburzenia skóry i tkanki podskórnej | Wysypka* | Często |
| Pokrzywka | Niezbyt często | |
| Zaburzenia ogólne i stany w miejscu podania | Ból w miejscu wstrzyknięcia† | Często |
| Rumień w miejscu wstrzyknięcia† | Często | |
| Obrzęk w miejscu wstrzyknięcia† | Często |
*Wysypkę zdefiniowano na podstawie następujących zgrupowanych preferowanych określeń występujących w ciągu 14 dni po podaniu dawki: wysypka, wysypka rumieniowa, wysypka grudkowa, wysypka plamisto-grudkowa, wysypka pęcherzykowa, alergiczne zapalenie skóry oraz wysypka polekowa
†Zgłaszane od 1. dnia do 5. dnia po podaniu dawki
Profil bezpieczeństwa stosowania klesrowimabu u 445 niemowląt ze zwiększonym ryzykiem ciężkiego przebiegu choroby RSV wkraczających w ich pierwszy sezon występowania zakażeń (badanie 007, patrz punkt 5.1) był podobny do profilu bezpieczeństwa stosowania paliwizumabu (450 niemowląt) i zgodny z profilem bezpieczeństwa stosowania klesrowimabu u niemowląt w badaniu 004.
Ciężkie działania niepożądane zgłoszone u skrajnych wcześniaków z GA < 29 tygodni były podobne pod względem liczby i wzorca u osób otrzymująch klesrowimab (21/97 uczestników) i paliwizumab (31/108 uczestników).
Analizy podgrup według grup wiekowych w momencie randomizacji (< 3 miesiące; ≥ 3 do ≤ 6 miesięcy oraz > 6 miesięcy) w badaniu 004 i badaniu 007 wykazały podobne wyniki dotyczące bezpieczeństwa stosowania w grupach otrzymujących klesrowimab i w grupach kontrolnych (patrz punkt 5.1) we wszystkich grupach wiekowych w każdym badaniu.
Zgłaszanie podejrzewanych działań niepożądanych
Po dopuszczeniu produktu leczniczego do obrotu istotne jest zgłaszanie podejrzewanych działań niepożądanych. Umożliwia to nieprzerwane monitorowanie stosunku korzyści do ryzyka stosowania produktu leczniczego. Osoby należące do fachowego personelu medycznego powinny zgłaszać wszelkie podejrzewane działania niepożądane za pośrednictwem krajowego systemu zgłaszania wymienionego w załączniku V.
4.9 Przedawkowanie
Brak konkretnego leczenia w przypadku przedawkowania klesrowimabu. W przypadku przedawkowania należy monitorować pacjenta pod kątem występowania działań niepożądanych i w razie potrzeby zastosować leczenie objawowe.
5. WŁAŚCIWOŚCI FARMAKOLOGICZNE
5.1 Właściwości farmakodynamiczne
Grupa farmakoterapeutyczna: Surowice odpornościowe i immunoglobuliny, przeciwciała monoklonalne o działaniu przeciwwirusowym, kod ATC: J06BD10
Mechanizm działania
Klesrowimab jest w pełni ludzkim neutralizującym przeciwciałem monoklonalnym z klasy immunoglobulin G1 kappa (IgG1κ), z potrójną substytucją aminokwasów (YTE) w rejonie Fc, zwiększającym wiązanie z noworodkowym receptorem Fc, co prowadzi do wydłużenia okresu półtrwania w surowicy. Klesrowimab zapewnia odporność bierną poprzez oddziaływanie na białko fuzyjne błony zewnętrznej (F) RSV w celu zapobiegania wnikania wirusa do komórek.
Klesrowimab wiąże się z konserwatywnym epitopem w antygenowym miejscu IV białka fuzyjnego F. Klesrowimab wiąże się z glikoproteiną F RSV przed fuzją i po fuzji przy wartościach stałej równowagi reakcji dysocjacji (KD) wynoszących odpowiednio 71 pM i 480 pM.
W badaniach in vitro izolaty RSV A i B były neutralizowane przez klesrowimab w równym stopniu.
Działanie farmakodynamiczne
Działanie przeciwwirusowe
Do określenia skuteczności klesrowimabu wobec szczepów RSV typu A i B zastosowano oznaczenie odczynu neutralizacji przy użyciu komórek HEp-2 in vitro. W warunkach laboratoryjnych klesrowimab neutralizował szczep A i szczep B RSV z odczynem neutralizacji wynoszącym odpowiednio IC50 ± SD 6,0 ± 4,3 i 3,0 ± 2,0 ng/ml. Oceniono zdolność klesrowimabu do neutralizacji 47 izolatów klinicznych RSV przy użyciu podobnego oznaczenia in vitro, przy czym wartości IC50 wynosiły od 0,18 ng/ml do 11,11 ng/ml dla RSV A i od 0,58 ng/ml do 29,65 ng/ml dla RSV B. Panel izolatów klinicznych składał się z szerokiego zakresu szczepów klinicznych RSV wyizolowanych w latach 1987–2016. Najnowsze izolaty kliniczne (RSV A i RSV B) z lat 2016–2021 były równie skutecznie neutralizowane przez klesrowimab w porównaniu do referencyjnych szczepów RSV. Klesrowimab neutralizuje wirusa bez konieczności wykorzystania funkcji efektorowej Fc.
Oporność przeciwwirusowa
W hodowlach komórkowych
Po serii zakażeń w hodowli komórkowej RSV A lub RSV B zidentyfikowano mutanty wirusa oporne na przeciwciała monoklonalne (ang. monoclonal antibody-resistant viral mutants, MARMs). Po 6 rundach serii zakażeń wygenerowano 4 MARMs szczepu RSV A oporne na klesrowimab. Uzyskane 4 wirusy MARM poddano 3 dodatkowym rundom serii zakażeń przed przetworzeniem w celu utworzenia ich charakterystyki. Przeprowadzono sekwencjonowanie 4 MARMs RSV A i stwierdzono, że występują w nich substytucje zlokalizowane w regionie wiążącego epitopu opisanym dla klesrowimabu, G446E, S443P i K445N, S443P i G446E lub S443P. W badaniu in vitro potwierdzono, że klesrowimab nie był w stanie zneutralizować 4 MARMs. Po 9 rundach serii zakażeń zidentyfikowano 1 wirus MARM RSV B. Stwierdzono, że w MARM RSV B występuje substytucja zlokalizowana w regionie wiążącego epitopu opisanym dla klesrowimabu, S443P.
W badaniach obserwacyjnych
W sekwencjach zgłoszonych w bazie danych GenBank epitop wiążący RSV dla klesrowimabu był wysoce konserwatywny (99,8%). Zidentyfikowano 13 wariantów epitopu klesrowimabu, w tym jeden wariant, I432T, zidentyfikowany w 5 próbkach RSV typu A i 1 próbce RSV typu B (0,04%). Wykazano, że ten wariant zmniejsza aktywność neutralizującą klesrowimabu 4-krotnie (RSV typu A) i 1,6-krotnie (RSV typu B). Wariant I432T wykazał zmniejszoną zdolność do replikacji w porównaniu do wirusa typu dzikiego. Zidentyfikowano dwa MARMs RSV A z substytucją w pozycji 446 (G446E). Taką substytucję wykryto w 3 wariantach sekwencji F RSV A w bazie danych GenBank (0,02%). Dane in vitro dotyczące MARM RSV A z substytucją G446E sugerują zmniejszoną zdolność adaptacyjną wirusa w porównaniu do szczepu RSV A typu dzikiego i mniejsze prawdopodobieństwo dominacji w kolejnych sezonach w porównaniu do wirusa typu dzikiego.
W globalnym badaniu obserwacyjnym przeprowadzonym w latach 2019–2023 w 8 krajach, obejmującym zarówno półkulę północną, jak i południową, miejsce wiązania klesrowimabu było wysoce konserwatywne (100%). Od osób w różnym wieku pobrano 652 próbki kliniczne z wynikiem dodatnim na obecność RSV. Spośród tych próbek, 555 sekwencjonowanych próbek klinicznych z wynikiem dodatnim na obecność RSV obejmowało 300 próbek RSV A (54%) i 255 próbek RSV B (46%). Nie zidentyfikowano żadnych wariantów sekwencji w miejscu wiązania klesrowimabu.
W badaniach klinicznych
Substytucje oporności nie były związane z rozwojem choroby związanej z RSV w badaniu 004 i badaniu 007. Genotypowanie wirusa w wymazach z nosa z dodatnim wynikiem na obecność RSV wykazały, że większość substytucji miejsca wiązania (IV) klesrowimabu dotyczyła reszty G446, co skutkowało następującymi substytucjami: G446E, G446R lub G446W (RSV A) i G446E lub G446R (RSV B). Substytucję G446E znaleziono wcześniej w bazie danych GenBank i badaniu RSV MARM. W badaniu 004 odnotowano 1 przypadek hospitalizacji związanej z RSV (RSV A) z substytucją G446W. Nie odnotowano żadnego przypadku zakażenia dolnych dróg oddechowych związanego z zakażeniem RSV, wymagającego interwencji medycznej (ang. medically attended lower respiratory infection, MALRI), związanego z jakąkolwiek substytucją G446. W badaniu 007 substytucja G446R była obecna u uczestników przyjmujących klesrowimab w 1 przypadku MALRI związanego z zakażeniem RSV (RSV A) i w 1 przypadku ciężkiego MALRI związanego z zakażeniem RSV (RSV B) w ciągu 2 tygodni od podania dawki. Nie stwierdzono żadnych substytucji G446 w grupach leczonych otrzymujących placebo lub paliwizumab.
Oporność krzyżowa
Klesrowimab neutralizował izolaty oporne zarówno na paliwizumab, jak i na nirsewimab. Klesrowimab wykazał 5,2 raza i 1,7 raza większą skuteczność wobec szczepów klinicznych izolatów N262Y RSV A i RSV B opornych na paliwizumab w porównaniu do szczepów referencyjnych RSV A i B. Mutanty szczepów RSV B oporne na nirsewimab (N208S, I64T+K68E, I64T+K68E+I206M+Q209R) zaobserwowane w warunkach klinicznych były równie skutecznie neutralizowane przez klesrowimab w porównaniu z wirusem kontrolnym typu dzikiego RSV B. Nie określono skuteczności wobec mutanta L204S+I206M+Q209R+S211N RSV B ze względu na niewystarczający wzrost wirusa.
Immunogenność
W badaniu 004 i badaniu 007, odpowiednio 12,0% (124/1033) i 13,0% (34/261) uczestników, którzy otrzymali klesrowimab miało dodatni wynik badania na obecność przeciwciał przeciwlekowych (ang. anti-drug antibody, ADA) do 240. dnia.
Nie stwierdzono wpływu ADA na farmakokinetykę, na działanie neutralizujące RSV w surowicy ani na bezpieczeństwo stosowania klesrowimabu podczas pierwszego sezonu występowania zakażeń RSV. Nie można było określić wpływu ADA na skuteczność.
Skuteczność kliniczna
Skuteczność i bezpieczeństwo stosowania klesrowimabu oceniono w badaniach klinicznych 004 i 007 u wcześniaków i niemowląt urodzonych o czasie.
Skuteczność w zapobieganiu MALRI związanego z zakażeniem RSV, hospitalizacji i ciężkiemu MALRI u noworodków i niemowląt wchodzących w ich pierwszy sezon występowania zakażeń RSV (badanie 004)
Badanie 004 to randomizowane, prowadzone metodą podwójnie ślepej próby z grupą kontrolną otrzymującą placebo, wieloośrodkowe badanie fazy 2b/3 przeprowadzone w 22 krajach na półkuli północnej i południowej w celu oceny skuteczności klesrowimabu u zdrowych skrajnych wcześniaków i umiarkowanych wcześniaków (GA od ≥ 29 do < 35 tygodni) oraz u późnych wcześniaków i niemowląt urodzonych o czasie (GA ≥ 35 tygodni). Uczestników randomizowano w stosunku 2:1 do grup otrzymujących 105 mg klesrowimabu (n = 2412, w tym 422 skrajne wcześniaki i umiarkowane wcześniaki) lub placebo w postaci soli fizjologicznej (n = 1202, w tym 209 skrajnych wcześniaków i umiarkowanych wcześniaków) we wstrzyknięciu domięśniowym.
Wśród uczestników, którzy otrzymali klesrowimab lub placebo w postaci soli fizjologicznej, mediana wieku niemowląt wynosiła 3,1 miesiąca (zakres: od 0 do 12 miesięcy); 14,9% było w wieku ≤ 1 miesiąca; 34,5% było w wieku od > 1 do ≤ 3 miesięcy; 30,6% było w wieku od > 3 do ≤ 6 miesięcy; 20,1% było w wieku > 6 miesięcy; a 51,1% stanowiły niemowlęta płci męskiej. Spośród tych uczestników 17,5% urodziło się z GA od ≥ 29 do < 35 tygodni, a 82,5% z GA ≥ 35 tygodni. Mediana masy ciała wynosiła 5,8 kg (zakres: od 1,6 do 11,9 kg). Podział rasowy był następujący: 45,2% uczestników było rasy białej, 26,6% było rasy żółtej, 13,8% było rasy czarnej lub pochodzenia afroamerykańskiego, 12,2% było rasy mieszanej i 1,9% było rdzennymi Amerykanami lub rdzennymi mieszkańcami Alaski; 28,1% było pochodzenia iberyjskiego lub latynoamerykańskiego.
Pierwszorzędowym punktem końcowym była częstość występowania MALRI związanego z zakażeniem RSV, charakteryzującego się kaszlem lub trudnościami w oddychaniu i wymagającego wskaźnika LRI ≥ 1 (świszczący oddech, szmer oddechowy/trzaski) lub stopnia ciężkości (wciąganie/cofanie się ściany klatki piersiowej, hipoksemia, przyspieszone oddychanie, odwodnienie z powodu objawów ze strony układu oddechowego) w ciągu 150 dni po podaniu dawki. Wizyty z udziałem personelu medycznego (ang. medically attended, MA) obejmują wszystkie wizyty u fachowego personelu medycznego w takich miejscach, jak przychodnia, ośrodek badań klinicznych, oddział ratunkowy, oddział opieki doraźnej i (lub) szpital. Kryterium statystyczne powodzenia wymagało, aby wartość dolnej granicy 95% przedziału ufności (ang. confidence interval, CI) skuteczności była większa niż 25%.
Oceniano również drugorzędowe punkty końcowe zdefiniowane jako hospitalizacja związana z zakażeniem RSV w ciągu 150 dni po podaniu dawki i MALRI związane z zakażeniem RSV w ciągu 180 dni po podaniu dawki. Hospitalizację związaną z zakażeniem RSV zdefiniowano jako hospitalizację z powodu objawów ze strony układu oddechowego z dodatnim wynikiem testu na obecność RSV. W przypadku hospitalizacji związanej z zakażeniem RSV w ciągu 150 dni kryterium statystyczne powodzenia wymagało, aby wartość dolnej granicy 95% CI skuteczności była większa niż 0%.
Ciężkie MALRI związane z zakażeniem RSV, czyli wstępnie określony eksploracyjny punkt końcowy, charakteryzujące się 1) kaszlem lub trudnościami w oddychaniu i 2) ciężką hipoksemią lub koniecznością podawania dodatkowego tlenu lub wentylacji mechanicznej, oceniano przez 150 dni po podaniu dawki.
Do oceny skuteczności wszystkich punktów końcowych wymagany był dodatni wynik badania RT-PCR próbki z nosogardła (ang. nasopharyngeal, NP) na obecność RSV.
W tabeli 2 przedstawiono wyniki dotyczące skuteczności dla punktów końcowych choroby związanej z zakażeniem RSV, w kolejności zwiększającego się nasilenia, od 1. do 150. dnia po podaniu dawki u wcześniaków i niemowląt urodzonych o czasie.
| Tabela 2: Częstość występowania choroby związanej z zakażeniem RSV u wcześniaków | ||||||
| i niemowląt urodzonych o czasie od 1. do 150. dnia po podaniu dawki (badanie 004) | ||||||
Punkt końcowy związany z zakażeniem RSV | Klesrowimab (n=2398) | Placebo (n=1201) | Skuteczność (95% CI)* | |||
| Liczba przypadków | Częstość występowania w ciągu 5 miesięcy | Liczba przypadków | Częstość występowania w ciągu 5 miesięcy | |||
MALRI (wymagające wskaźnika LRI ≥ 1 lub stopnia ciężkości) | 60 | 0,026 | 74 | 0,065 | 60,4% (44,1; 71,9)† | |
| Hospitalizacja‡ | 9 | 0,004 | 28 | 0,024 | 84,2% (66,6; 92,6)† | |
| Ciężkie MALRI§ | 2 | 0,001 | 12 | 0,01 | 91,7% (62,9; 98,1) | |
n=Liczba uczestników kwalifikujących się do włączenia do populacji zbioru do pełnej analizy. * Na podstawie względnego zmniejszenia ryzyka w porównaniu z placebo. Szacowane wartości oraz 95% CI skuteczności oszacowano metodą zmodyfikowanej regresji Poissona z zastosowaniem metody odporności wariancji. †Wstępnie określona wielokrotność kontrolowana; wartość p < 0,001
‡W ramach analizy eksploracyjnej oceniano hospitalizację LRI związaną z zakażeniem RSV charakteryzującą się kaszlem lub trudnościami w oddychaniu i wymagającą wskaźnika LRI ≥ 1 lub stopnia ciężkości u hospitalizowanych niemowląt z dodatnim wynikiem RSV w próbce RT PCR NP (5 przypadków/2398 w grupie otrzymującej klesrowimab i 27 przypadków/1201 w grupie otrzymującej placebo; punkt końcowy niekontrolowany pod względem wielokrotności). Szacowana skuteczność wyniosła 90,9% (95% CI: 76,2; 96,5).
§Eksploracyjny punkt końcowy skuteczności, niekontrolowany pod względem wielokrotności.
Analizy podgrup dla pierwszorzędowego punktu końcowego oceny skuteczności dotyczącego MALRI związanego z zakażeniem RSV według wieku ciążowego, wieku chronologicznego, masy ciała, płci, rasy i regionu geograficznego były zgodne z wynikami dla całej populacji.
Po przeprowadzeniu analizy dla okresu 180 dni po podaniu dawki szacunkowa skuteczność w przypadku MALRI związanego z zakażeniem RSV (wymagającego interwencji medycznej z powodu wskaźnika LRI ≥ 1 lub stopnia ciężkości) wyniosła 59,5% (95% CI: 43,3; 71,1).
Częstości występowania MALRI związanego z zakażeniem RSV (wymagających wskaźnika LRI ≥ 1 lub stopnia ciężkości) w drugim sezonie przy braku dodatkowej profilaktyki (pomiędzy 365. a 515. dniem po podaniu dawki) były podobne pomiędzy grupą otrzymującą klesrowimab (53 zdarzenia/1008 uczestników, częstość występowania = 0,055 w ciągu 5 miesięcy) i grupą otrzymującą placebo (26 zdarzeń/501 uczestników, częstość występowania = 0,054 w ciągu 5 miesięcy).
Skuteczność w zapobieganiu MALRI związanego z RSV i hospitalizacji u niemowląt ze zwiększonym ryzykiem ciężkiej choroby wywołanej przez RSV wkraczających w ich pierwszy sezon występowania zakażeń RSV (badanie 007)
Badanie 007 to randomizowane, częściowo zaślepione, kontrolowane paliwizumabem, wieloośrodkowe badanie fazy 3 przeprowadzone w 27 krajach na półkuli północnej i południowej w celu oceny bezpieczeństwa stosowania, skuteczności i farmakokinetyki klesrowimabu u skrajnych wcześniaków (GA < 29 tygodni) lub umiarkowanych wcześniaków (GA od ≥ 29 do ≤ 35 tygodni) oraz u niemowląt z przewlekłą chorobą płuc spowodowaną przedwczesnym urodzeniem lub wrodzoną chorobą serca z dowolnym GA, u których występuje zwiększone ryzyko ciężkiej choroby wywołanej RSV i wkraczających w ich pierwszy sezon występowania zakażeń RSV. Uczestników badania przydzielono w sposób losowy do grupy otrzymującej klesrowimab we wstrzyknięciu domięśniowym (n=446, w tym 176 niemowląt z przewlekłą chorobą płuc (ang. chronic lung disease, CLD) spowodowaną przedwczesnym urodzeniem lub istotną hemodynamicznie, wrodzoną chorobą serca (ang. congenital heart disease, CHD) i 270 skrajnych wcześniaków lub umiarkowanych wcześniaków (GA ≤ 35 tygodni) bez CLD spowodowanej przedwczesnym urodzeniem lub CHD) lub grupy otrzymującej paliwizumab we wstrzyknięciu domięśniowym (n=450, w tym 175 niemowląt z CLD spowodowaną przedwczesnym urodzeniem lub CHD i 275 skrajnych wcześniaków lub umiarkowanych wcześniaków (GA ≤ 35 tygodni) bez CLD spowodowanej przedwczesnym urodzeniem lub CHD). Uczestnicy przydzieleni w sposób losowy do grupy otrzymującej klesrowimab otrzymali pojedynczą dawkę 105 mg w dniu 1., a miesiąc później otrzymali dawkę placebo; paliwizumab podano w dniu 1., a następnie podawano go co miesiąc, co dało łącznie od 3 do 5 dawek po 15 mg/kg mc.
Wśród uczestników, którzy otrzymali klesrowimab lub paliwizumab, mediana wieku niemowląt wynosiła 2,5 miesiąca (zakres: od 0 do 12 miesięcy); 14,3% było w wieku ≤ 1 miesiąca; 44,3% było w wieku od > 1 do ≤ 3 miesięcy; 30,6% było w wieku od > 3 do ≤ 6 miesięcy; 10,8% było w wieku > 6 miesięcy; a 49,8% stanowiły niemowlęta płci męskiej. Spośród tych uczestników, 27,9% miało CLD, 11,3% miało CHD, 5,6% urodziło się z GA poniżej 29 tygodni bez CLD ani CHD, a 55,2% urodziło się z GA równym lub większym niż 29 tygodni bez CLD ani CHD. Mediana masy ciała wynosiła 3,3 kg (zakres: od 1,1 do 9,6 kg). Podział rasowy był następujący: 52,2% uczestników było rasy białej, 18,1% rasy żółtej, 15,4% było rasy czarnej lub pochodzenia afroamerykańskiego, 12,2% było rasy mieszanej i 1,3% było rdzennymi Amerykanami lub rdzennymi mieszkańcami Alaski; 31,7% było pochodzenia iberyjskiego lub latynoamerykańskiego.
Skuteczność klesrowimabu u niemowląt ze zwiększonym ryzykiem ciężkiej choroby wywołanej przez RSV określono na podstawie ekstrapolacji skuteczności klesrowimabu w badaniu 004 i badaniu 007 w oparciu o ekspozycję farmakokinetyczną (patrz punkt 5.2). W badaniu 007 częstość występowania MALRI związanego z zakażeniem RSV (wymagających wskaźnika LRI ≥ 1 lub stopnia ciężkości) w ciągu 150 dni po podaniu dawki wynosiła 3,6% (95% CI: 2,0, 6,0; 14 przypadków/443 w zbiorze do analizy) w grupie otrzymującej klesrowimab i 3,0% (95% CI: 1,6, 5,3; 12 przypadków/437 w zbiorze do analizy) w grupie otrzymującej paliwizumab. Częstość występowania hospitalizacji związanej z zakażeniem RSV w ciągu 150 dni po podaniu dawki wynosiła 1,3% (95% CI: 0,4, 3,0; 5 przypadków/443 w zbiorze do analizy) w grupie otrzymującej klesrowimab i 1,5% (95% CI: 0,6, 3,3; 6 przypadków/437 w zbiorze do analizy) w grupie otrzymującej paliwizumab.
Czas trwania ochrony
Na podstawie danych dotyczących skuteczności klinicznej z badania 004 ustalono, że ochrona zapewniana przez pojedynczą dawkę klesrowimabu mogłaby zostać wydłużona do 6 miesięcy, ale obserwacja jest ograniczona przez niską częstość występowania zdarzeń, które wystąpiły po 5 miesiącach po podaniu dawki.
5.2 Właściwości farmakokinetyczne
Farmakokinetyka (PK) klesrowimabu jest w przybliżeniu proporcjonalna do dawki po pojedynczym podaniu domięśniowym dawek wynoszących od 20 mg do 210 mg u niemowląt.
Wchłanianie
Szacowana bezwzględna dostępność biologiczna klesrowimabu wynosi 77,8%, a mediana (zakres) czasu do osiągnięcia maksymalnego stężenia wynosi 6,5 (4,7–11,0) dni.
Dystrybucja
Dla typowego niemowlęcia o masie ciała 5 kg szacowana pozorna objętość dystrybucji dla klesrowimabu wynosi 830 ml.
Metabolizm
Klesrowimab jest rozkładany w procesach katabolicznych na małe peptydy.
Eliminacja
Okres półtrwania w fazie końcowej klesrowimabu wynosi około 44,0 dni, a szacowany pozorny klirens wynosi 19,7 ml/dobę dla typowego niemowlęcia o masie ciała 5 kg. Podobnie jak w przypadku innych przeciwciał monoklonalnych, klirens klesrowimabu jest niższy u młodszych niemowląt i (lub) niemowląt o mniejszej masie ciała.
Szczególne grupy pacjentów
Nie zaobserwowano istotnych klinicznie różnic w farmakokinetyce klesrowimabu w zależności od rasy lub podatności na ciężką postać choroby wywołanej przez RSV (tj. CLD, CHD lub GA < 29 tygodni). Nie przeprowadzono badań klinicznych oceniających wpływ zaburzeń czynności nerek lub wątroby. Nie oczekuje się, aby zaburzenia czynności nerek lub wątroby miały wpływ na farmakokinetykę klesrowimabu.
Zależności farmakokinetyczno-farmakodynamiczne
Miano przeciwciał neutralizujących RSV w surowicy (ang. serum neutralising antibody, SNA) koreluje ze stężeniem klesrowimabu w surowicy. Po domięśniowym podaniu klesrowimabu niemowlętom, miana przeciwciał neutralizujących RSV w surowicy określono na około 7 razy większe niż wartości wyjściowe po 4 godzinach od wstrzyknięcia klesrowimabu, a maksymalne miana osiągnięto do 7. dnia, u typowego niemowlęcia o masie ciała 5 kg. W 150. i 180. dniu po podaniu klesrowimabu miana przeciwciał neutralizujących RSV w surowicy określono jako około 11 razy i 7 razy większe niż wartości wyjściowe.
Ze względu na płaską zależność poziomu ekspozycji i skuteczności w zakresie ekspozycji badanych w badaniu 004, nie udało się określić żadnego progu ekspozycji ani miana SNA, zapewniającego ochronę przed chorobą wywołaną przez RSV.
5.3 Przedkliniczne dane o bezpieczeństwie
Dane niekliniczne, wynikające z badań tolerancji po podaniu pojedynczej dawki, badań toksyczności po podaniu wielokrotnym oraz badań tkankowej reaktywności krzyżowej, nie ujawniają szczególnego zagrożenia dla człowieka.
6. DANE FARMACEUTYCZNE
6.1 Wykaz substancji pomocniczych
Histydyna
Histydyny chlorowodorek jednowodny
Argininy chlorowodorek
Sacharoza
Polisorbat 80 (E433)
Woda do wstrzykiwań
6.2 Niezgodności farmaceutyczne
Nie mieszać tego produktu leczniczego z innymi produktami leczniczymi, ponieważ nie wykonywano badań dotyczących zgodności.
6.3 Okres ważności
3 lata
Produkt leczniczy Enflonsia może być przechowywany w temperaturze pokojowej (20°C - 25°C) przez maksymalnie 48 godzin. Po wyjęciu z lodówki trzeba go zużyć w ciągu 48 godzin lub wyrzucić.
6.4 Specjalne środki ostrożności podczas przechowywania
Przechowywać w lodówce (2°C – 8°C). Nie zamrażać.
Przechowywać ampułko-strzykawkę w opakowaniu zewnętrznym w celu ochrony przed światłem. Nie wstrząsać.
6.5 Rodzaj i zawartość opakowania
Roztwór 0,7 ml w ampułko-strzykawce (szkło typu I) z zatyczką tłoka i nasadką na końcówkę z igłami lub bez igieł.
Produkt leczniczy Enflonsia jest dostępny w następujących wielkościach opakowań:
- 1 ampułko-strzykawka
- 1 ampułko-strzykawka + 1 igła
- 1 ampułko-strzykawka + 2 igły
- 10 ampułko-strzykawek
- 10 ampułko-strzykawek + 10 igieł
- 10 ampułko-strzykawek + 20 igieł
- Opakowania zbiorcze zawierające 50 (5 opakowań po 10) ampułko-strzykawek
Nie wszystkie wielkości opakowań muszą znajdować się w obrocie.
6.6 Specjalne środki ostrożności dotyczące usuwania i przygotowania produktu leczniczego do
stosowania
Przed wykonaniem wstrzyknięcia należy wyjąć pudełko tekturowe z lodówki i pozostawić ampułko-strzykawkę na około 15 minut, aby osiągnęła temperaturę pokojową. Przed podaniem produkty lecznicze do podania pozajelitowego należy obejrzeć, aby sprawdzić czy nie zawierają cząstek stałych i czy nie zmieniły barwy. Nie należy stosować, jeśli stwierdzono obecność cząstek stałych lub wystąpiła zmiana barwy. Nie należy stosować produktu leczniczego Enflonsia, jeśli ampułko-strzykawka została upuszczona lub uszkodzona, plomba zabezpieczająca na pudełku tekturowym została naruszona lub upłynął termin ważności.
Aby zapoznać się z elementami ampułko-strzykawki, patrz rycina 1.
Rycina 1: Elementy ampułko-strzykawki
Krok 1: Trzymając cylinder strzykawki jedną ręką odkręcić nasadkę na końcówkę, obracając ją drugą ręką w kierunku przeciwnym do ruchu wskazówek zegara. Nie należy zdejmować adaptera typu Luer lock ani przedłużenia kołnierza na palce.
Krok 2: Należy założyć sterylną igłę typu Luer lock, obracając ją w kierunku zgodnym z ruchem wskazówek zegara do momentu, gdy igła zostanie stabilnie zamocowana na ampułko-strzykawce. Miejsce
naciśnięcia
kciukiem
Przedłużenie kołnierza
| Sz |
tywna plastikowa nasadka na końcówkę
Uszczelka tłoka 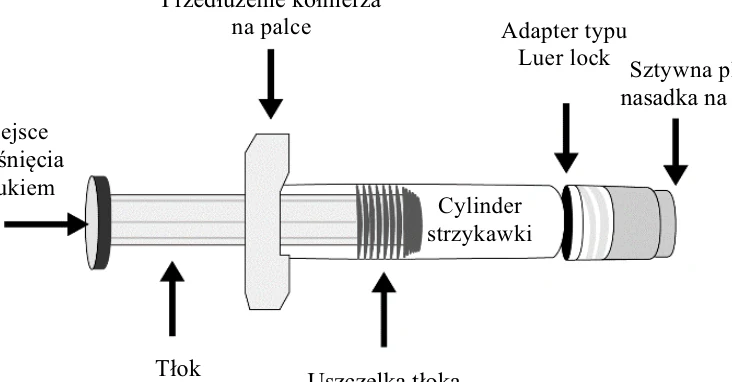 Jeśli igła nie jest dostępna, należy użyć igły o rozmiarze 25 G (ang. gauge) lub większej ze względu na lepkość produktu leczniczego.
Krok 3: Należy wstrzyknąć całą zawartość ampułko-strzykawki domięśniowo w przednio-boczną część uda. Produktu leczniczego nie należy wstrzykiwać w okolicę pośladków ani w miejsca, w których mogą znajdować się główny pień nerwowy i (lub) naczynia krwionośne.
Produkt leczniczy Enflonsia jest przeznaczony wyłącznie do jednorazowego użytku. Wszelkie niewykorzystane resztki produktu leczniczego lub jego odpady należy usunąć zgodnie z lokalnymi przepisami.
7. PODMIOT ODPOWIEDZIALNY POSIADAJĄCY POZWOLENIE NA DOPUSZCZENIE DO OBROTU
Merck Sharp & Dohme B.V.
Waarderweg 39
2031 BN Haarlem
Holandia
8. NUMERY POZWOLEŃ NA DOPUSZCZENIE DO OBROTU
EU/1/25/1984/001
EU/1/25/1984/002
EU/1/25/1984/003
EU/1/25/1984/004
EU/1/25/1984/005
EU/1/25/1984/006
EU/1/25/1984/007
9. DATA WYDANIA PIERWSZEGO POZWOLENIA NA DOPUSZCZENIE DO OBROTU
I DATA PRZEDŁUŻENIA POZWOLENIA
Data wydania pierwszego pozwolenia na dopuszczenie do obrotu: 15 kwietnia 2026 r.
10. DATA ZATWIERDZENIA LUB CZĘŚCIOWEJ ZMIANY TEKSTU
CHARAKTERYSTYKI PRODUKTU LECZNICZEGO
Szczegółowe informacje o tym produkcie leczniczym są dostępne na stronie internetowej Europejskiej Agencji Leków https://www.ema.europa.eu.
Więcej informacji o leku Enflonsia