


Charakterystyka produktu leczniczego - Benlysta
Benlysta 200 mg roztwór do wstrzykiwań we wstrzykiwaczu.
1. NAZWA PRODUKTU LECZNICZEGO
Benlysta 200 mg roztwór do wstrzykiwań we wstrzykiwaczu.
2. SKŁAD JAKOŚCIOWY I ILOŚCIOWY
Każdy 1-mililitrowy wstrzykiwacz zawiera 200 mg belimumabu.
Belimumab jest ludzkim przeciwciałem monoklonalnym IgG1λ, wytwarzanym na linii komórek ssaków (NS0) z zastosowaniem techniki rekombinacji DNA.
Substancja pomocnicza o znanym działaniu
Każdy wstrzykiwacz zawiera 0,1 mg polisorbatu 80.
Pełny wykaz substancji pomocniczych, patrz punkt 6.1.
3. POSTAĆ FARMACEUTYCZNA
Roztwór do wstrzykiwań we wstrzykiwaczu (do wstrzykiwań)
Przezroczysty do opalizującego, bezbarwny do jasnożółtego roztwór o pH wynoszącym 6 i osmolalności 270 - 320 mOsm/kg.
4. SZCZEGÓŁOWE DANE KLINICZNE
4.1 Wskazania do stosowania
Produkt leczniczy Benlysta jest wskazany jako terapia uzupełniająca u pacjentów w wieku 5 lat i starszych z aktywnym, seropozytywnym toczniem rumieniowatym układowym (SLE) o wysokim stopniu aktywności choroby (np. z obecnością przeciwciał przeciwko dsDNA i z niskim poziomem dopełniacza) pomimo stosowania standardowego leczenia (patrz punkt 5.1).
Produkt leczniczy Benlysta jest wskazany w skojarzeniu z podstawowymi lekami immunosupresyjnymi w leczeniu dorosłych pacjentów z aktywnym toczniowym zapaleniem nerek (patrz punkty 4.2 i 5.1).
4.2 Dawkowanie i sposób podawania
Leczenie produktem leczniczym Benlysta powinien rozpoczynać i nadzorować wykwalifikowany lekarz mający doświadczenie w rozpoznawaniu i leczeniu SLE. Zaleca się, aby pierwsze wstrzyknięcie podskórne produktu leczniczego Benlysta zostało przeprowadzone pod nadzorem fachowego personelu medycznego posiadającego stosowne kwalifikacje do podjęcia, gdy to konieczne, odpowiednich działań w przypadku wystąpienia reakcji nadwrażliwości. Wykwalifikowany personel medyczny musi zapewnić odpowiednie szkolenie w zakresie wstrzyknięć podskórnych oraz przekazać wiedzę na temat sygnałów i objawów wystąpienia reakcji nadwrażliwości (patrz punkt 4.4). Pacjent może dokonywać samodzielnych wstrzyknięć lub opiekun pacjenta może podawać produkt leczniczy Benlysta w przypadku gdy wykwalifikowany personel medyczny stwierdzi, iż jest to właściwe.
Pacjentom w wieku poniżej 10 lat, produkt leczniczy Benlysta we wstrzykiwaczu musi być podawany przez fachowy personel medyczny lub przeszkolonego opiekuna.
Dawkowanie
Toczeń rumieniowaty układowy (SLE)
Należy stale oceniać stan pacjenta. Jeżeli po 6 miesiącach leczenia produktem Benlysta nie ma poprawy kontroli choroby, należy rozważyć przerwanie stosowania tego leku.
Dorośli
Zalecany schemat dawkowania to 200 mg raz na tydzień, podawane podskórnie. Dawkowanie nie jest zależne od masy ciała pacjenta (patrz punkt 5.2).
Dzieci i młodzież (w wieku od 5 lat do mniej niż 18 lat)
Zalecana dawka podawana podskórnie jest zależna od masy ciała pacjenta (patrz punkt 5.1 i 5.2).
| Masa ciała | Zalecana dawka |
| ≥50 kg | 200 mg raz na tydzień |
| 30 do <50 kg | 200 mg raz na 10 dni |
| 15 do <30 kg | 200 mg raz na 2 tygodnie |
Toczniowe zapalenie nerek
Dorośli
W przypadku pacjentów rozpoczynających terapię produktem leczniczym Benlysta w celu leczenia aktywnego toczniowego zapalenia nerek, zalecany schemat dawkowania to 400 mg (dwa wstrzyknięcia po 200 mg) raz na tydzień przez 4 dawki, a następnie 200 mg raz na tydzień. W przypadku pacjentów kontynuujących terapię produktem leczniczym Benlysta w celu leczenia aktywnego toczniowego zapalenia nerek, zalecana dawka wynosi 200 mg raz na tydzień. Produkt leczniczy Benlysta należy stosować w skojarzeniu z kortykosteroidami i mykofenolanem lub cyklofosfamidem w przypadku indukcji leczenia, lub mykofenolanem lub azatiopryną w przypadku leczenia podtrzymującego. Należy stale monitorować stan pacjenta.
Pominięcie podania dawek
W przypadku pominięcia podania dawki leku, zalecane jest podanie jej jak najszybciej. Następnie, pacjent może kontynuować przyjmowanie leku w ustalony wcześniej dzień tygodnia lub rozpocząć nowy cykl licząc od dnia, w którym podana została pominięta dawka.
Zmiana dnia podawania dawki
Jeśli pacjent chce zmienić dzień, w którym przyjmuje dawkę leku, kolejna dawka może zostać przyjęta w nowy, wybrany dzień tygodnia. Następnie pacjent może kontynuować nowy cykl przyjmowania leku licząc od tego dnia, nawet jeśli odstęp między kolejnymi dawkami tymczasowo jest krótszy niż zwykle.
Zmiana metody podawania z dożylnego na podskórne
SLE
Jeśli pacjent z SLE jest przestawiany z podawania dożylnego produktu leczniczego Benlysta na podawanie podskórne, pierwsze wstrzyknięcie podskórne musi być przeprowadzone 1 do 4 tygodni po ostatnim wlewie dożylnym (patrz punkt 5.2).
Toczniowe zapalenie nerek
Jeśli pacjent z toczniowym zapaleniem nerek jest przestawiany z podawania dożylnego produktu leczniczego Benlysta na podawanie podskórne, zalecane jest, aby pierwsze wstrzyknięcie podskórne dawki 200 mg zostało wykonane 1 do 2 tygodni po ostatnim wlewie dożylnym. Przestawienie takie może nastąpić w dowolnym momencie po otrzymaniu przez pacjenta dwóch pierwszych dawek w postaci wlewu dożylnego (patrz punkt 5.2).
Szczególne grupy pacjentów
Osoby w podeszłym wieku
Dane dotyczące pacjentów w wieku ≥65 lat są ograniczone (patrz punkt 5.1). Należy zachować ostrożność stosując produkt leczniczy Benlysta u osób w podeszłym wieku. Nie ma konieczności dostosowania dawki (patrz punkt 5.2).
Niewydolność nerek
Belimumab oceniano u ograniczonej liczby pacjentów z SLE i niewydolnością nerek. Na podstawie dostępnych informacji wiadomo, że nie jest konieczne dostosowanie dawkowania u pacjentów z łagodną, umiarkowaną lub ciężką niewydolnością nerek. Niemniej jednak, zaleca się ostrożność u pacjentów z ciężką niewydolnością nerek ze względu na brak danych (patrz punkt 5.2).
Niewydolność wątroby
Nie przeprowadzono badań produktu leczniczego Benlysta z udziałem pacjentów z niewydolnością wątroby. Jest mało prawdopodobne, aby pacjenci z zaburzeniami czynności wątroby wymagali dostosowania dawek (patrz punkt 5.2).
Dzieci i młodzież
SLE
Nie określono bezpieczeństwa stosowania i skuteczności produktu Benlysta podawanego podskórnie u dzieci w wieku poniżej 5 lat lub o masie ciała mniejszej niż 15 kg. Dane nie są dostępne.
Toczniowe zapalenie nerek
Nie określono bezpieczeństwa stosowania i skuteczności produktu Benlysta podawanego podskórnie u dzieci i młodzieży w wieku poniżej 18 lat. Dane nie są dostępne.
Sposób podawania
Wstrzykiwacz musi być stosowany wyłącznie do wstrzyknięć podskórnych. Zalecanym miejscem iniekcji jest brzuch lub udo. W przypadku wstrzyknięć w tę samą okolicę ciała, pacjent musi zostać poinformowany, aby stosował inne miejsce wstrzyknięcia dla każdego wstrzyknięcia; wstrzyknięć nie wolno dokonywać w miejsca, w których skóra jest bardziej delikatna, zasiniona, zaczerwieniona lub stwardniała. W przypadku podawania dawki 400 mg w tę samą okolicę ciała zaleca się, aby 2 pojedyncze wstrzyknięcia po 200 mg były wykonane w odległości co najmniej 5 cm (około 2 cali) od siebie.
Szczegółowe instrukcje podawania podskórnego produktu leczniczego Benlysta we wstrzykiwaczu znajdują się na końcu ulotki dla pacjenta (patrz Instrukcja krok po kroku).
4.3 Przeciwwskazania
Nadwrażliwość na substancję czynną lub na którąkolwiek substancję pomocniczą wymienioną w punkcie 6.1.
4.4 Specjalne ostrzeżenia i środki ostrożności dotyczące stosowania
Identyfikowalność
W celu poprawienia identyfikowalności biologicznych produktów leczniczych należy czytelnie zapisać nazwę i numer serii podawanego produktu.
Produktu leczniczego Benlysta nie badano w następujących grupach pacjentów, w związku z czym nie zaleca się stosowania w tych przypadkach:
- ciężki czynny toczeń ośrodkowego układu nerwowego
- zakażenie wirusem HIV
- wirusowe zapalenie wątroby typu B lub C w wywiadzie lub obecnie
- hipogammaglobulinemia (IgG <400 mg/dl) lub niedobór IgA (IgA <10 mg/dl)
- stan po przeszczepieniu ważnego narządu lub komórek macierzystych układu krwiotwórczego/szpiku kostnego, bądź po przeszczepieniu nerki.
Stosowanie produktu równocześnie z terapią celowaną ukierunkowaną na limfocyty B
Na podstawie dostępnych danych, nie można zalecić jednoczesnego stosowania rytuksymabu i produktu leczniczego Benlysta u pacjentów z SLE (patrz punkt 5.1). Należy zachować ostrożność w przypadku stosowania produktu Benlysta równocześnie z inną terapią celowaną ukierunkowaną na limfocyty B.
Nadwrażliwość
Podanie dożylne lub podskórne produktu Benlysta może powodować reakcje nadwrażliwości, które mogą być ciężkie i śmiertelne. W razie wystąpienia ciężkiej reakcji należy przerwać podawanie produktu Benlysta i zastosować odpowiednie leczenie (patrz punkt 4.2). Ryzyko wystąpienia reakcji nadwrażliwości jest największe podczas podawania dwóch pierwszych dawek; jednak musi być brane pod uwagę przy każdym podaniu leku. U pacjentów z historią alergii wielolekowej lub znaczną nadwrażliwością ryzyko może być większe. Obserwowano też nawrót istotnych klinicznie reakcji pomimo wcześniejszego odpowiedniego leczenia objawów (patrz punkt 4.2 i 4.8).
Pacjenci muszą zostać poinformowani o ryzyku wystąpienia reakcji nadwrażliwości w dniu lub kilka dni po podaniu dawki leku, a także otrzymać informację o możliwych sygnałach i objawach oraz możliwości wystąpienia nawrotu. Pacjenci muszą zostać poinstruowani, aby w przypadku wystąpienia takich objawów natychmiast zwrócili się po pomoc medyczną. Pacjent musi mieć zapewniony dostęp do ulotki. Obserwowano też reakcje nadwrażliwości typu późnego o mniejszym stopniu nasilenia, obejmujące wysypkę, nudności, zmęczenie, ból mięśni, ból głowy i obrzęk twarzy.
W badaniach klinicznych dotyczących podawania dożylnego stwierdzono ciężkie reakcje na wlew dożylny oraz reakcje nadwrażliwości, w tym reakcje anafilaktyczne, bradykardię, hipotensję, obrzęk naczynioruchowy i duszność. Patrz Charakterystyka Produktu Leczniczego dla produktu Benlysta, proszek do sporządzania koncentratu roztworu do infuzji (patrz punkt 4.4.).
Zakażenia
Mechanizm działania belimumabu może zwiększyć ryzyko rozwoju zakażeń u dorosłych i dzieci z toczniem, w tym zakażeń oportunistycznych, i młodsze dzieci mogą być narażone na zwiększone ryzyko. W kontrolowanych badaniach klinicznych, częstość występowania ciężkich zakażeń była podobna w grupach otrzymujących produkt leczniczy Benlysta i placebo; jednakże, zakażenia ze skutkiem śmiertelnym (np. zapalenie płuc i sepsa) występowały częściej u pacjentów otrzymujących produkt Benlysta niż w grupie otrzymującej placebo (patrz punkt 4.8). Przed rozpoczęciem terapii produktem Benlysta należy rozważyć zaszczepienie pacjenta przeciw pneumokokom. Nie wolno rozpoczynać terapii produktem leczniczym Benlysta u pacjentów z aktywnymi ciężkimi zakażeniami (w tym z ciężkimi, przewlekłymi infekcjami). Rozważając zastosowanie produktu Benlysta u pacjentów z nawracającymi zakażeniami w wywiadzie lekarze muszą zachować ostrożność i dokładnie ocenić czy oczekiwane korzyści przewyższają ryzyko. Lekarze muszą zalecić pacjentom kontakt z ich lekarzami prowadzącymi w przypadku wystąpienia objawów infekcji. Pacjenci, u których wystąpi zakażenie w trakcie leczenia produktem Benlysta, muszą być uważnie monitorowani oraz należy dokładnie rozważyć możliwość przerwania terapii immunosupresyjnej uwzględniającej produkt Benlysta do czasu zakończenia infekcji. Ryzyko związane ze stosowaniem produktu leczniczego Benlysta u pacjentów z czynną lub utajoną gruźlicą jest nieznane.
Depresja i zachowania samobójcze
W kontrolowanych badaniach klinicznych dotyczących podawania dożylnego i podskórnego, u pacjentów otrzymujących produkt leczniczy Benlysta zgłaszano częściej zaburzenia psychiczne (depresja, myśli i zachowania samobójcze, w tym samobójstwa) (patrz punkt 4.8). Lekarze powinni oceniać ryzyko wystąpienia depresji oraz samobójstwa u pacjentów na podstawie historii choroby oraz aktualnego stanu psychicznego przed rozpoczęciem leczenia produktem Benlysta, a następnie monitorować pacjentów w trakcie leczenia. Lekarze muszą pouczać pacjentów (oraz, w stosownych przypadkach, opiekunów), aby skontaktowali się z lekarzem w przypadku wystąpienia nowych lub nasilenia się istniejących objawów psychicznych. U pacjentów, u których wystąpią takie objawy, należy rozważyć przerwanie leczenia.
Ciężkie skórne reakcje niepożądane
Zespół Stevensa-Johnsona (SJS, ang. Stevens-Johnson syndrome) i toksyczną nekrolizę naskórka (TEN, ang. toxic epidermal necrolysis), mogące zagrażać życiu lub prowadzić do zgonu, zgłaszano w związku z leczeniem produktem leczniczym Benlysta. Pacjentów należy poinformować o objawach przedmiotowych i podmiotowych SJS i TEN i należy ich ściśle obserwować w celu wykrycia reakcji skórnych. Jeśli wystąpią objawy przedmiotowe i podmiotowe wskazujące na te reakcje, należy natychmiast odstawić produkt leczniczy Benlysta i rozważyć wdrożenie alternatywnego sposobu leczenia. Jeśli u pacjenta rozwinął się SJS lub TEN w wyniku stosowania produktu leczniczego Benlysta, już nigdy nie wolno wznawiać u niego leczenia produktem leczniczym Benlysta.
Postępująca leukoencefalopatia wieloogniskowa (PML)
U pacjentów otrzymujących produkt leczniczy Benlysta w leczeniu SLE zgłaszano występowanie postępującej leukoencefalopatii wieloogniskowej (PML). Lekarze muszą zwracać szczególną uwagę na objawy mogące sugerować PML, które mogą pozostać niezauważone przez pacjenta (np. objawy przedmiotowe i podmiotowe dotyczące funkcji poznawczych, neurologicznych czy psychiatrycznych). Lekarz musi obserwować pacjentów w celu wykrycia takich nowych lub nasilających się objawów i w przypadku ich wystąpienia zlecić konsultację neurologiczną i musi rozważyć przeprowadzenie diagnostyki odpowiedniej do rozpoznawania PML zgodnie ze wskazaniami klinicznymi. W przypadku podejrzenia PML, leczenie immunosupresyjne, w tym podawanie produktu leczniczego Benlysta, musi być wstrzymane do czasu wykluczenia PML. W przypadku potwierdzenia PML, leczenie immunosupresyjne, w tym podawanie produktu leczniczego Benlysta, musi zostać zakończone.
Immunizacja
Nie należy podawać żywych szczepionek (zawierających żywe, atenuowane drobnoustroje) w okresie 30 dni przed podaniem produktu leczniczego Benlysta lub równocześnie z tym lekiem, gdyż nie określono bezpieczeństwa klinicznego takiego postępowania. Nie ma dostępnych danych na temat wtórnego przeniesienia zakażenia z osób otrzymujących żywe szczepionki na pacjentów leczonych produktem Benlysta.
Ze względu na swój mechanizm działania, belimumab może mieć niekorzystny wpływ na odpowiedź na szczepienie. Niemniej jednak, w niewielkim badaniu oceniającym odpowiedź na 23-walentną szczepionkę przeciw pneumokokom, ogólna odpowiedź immunologiczna w stosunku do różnych serotypów u pacjentów z SLE przyjmujących produkt leczniczy Benlysta była podobna do odpowiedzi uzyskanej u pacjentów poddawanych standardowemu leczeniu immunosupresyjnemu w czasie szczepienia. Dostępne dane są niewystarczające do tego, aby wyciągnąć wnioski odnośnie odpowiedzi na inne szczepionki.
Ograniczone dane wskazują, że produkt leczniczy Benlysta nie ma istotnego wpływu na zdolność do utrzymania ochronnej odpowiedzi immunologicznej na szczepienie wykonane przed jego zastosowaniem. W badaniu cząstkowym obserwowano, że u niewielkiej grupy pacjentów, którzy wcześniej otrzymali szczepienie przeciwko tężcowi, pneumokokom lub grypie, ochronne miana przeciwciał utrzymywały się po leczeniu produktem Benlysta.
Nowotwory złośliwe i zaburzenia limfoproliferacyjne
Leki immunomodulujące, w tym produkt leczniczy Benlysta, mogą zwiększać ryzyko rozwoju nowotworów złośliwych. Zaleca się zachowanie ostrożności przy rozważaniu leczenia produktem leczniczym Benlysta u pacjentów z nowotworem złośliwym w wywiadzie, jak również przy rozważaniu kontynuowania takiego leczenia u pacjentów, u których rozpoznano chorobę nowotworową. Nie badano pacjentów, u których występował nowotwór złośliwy w okresie ostatnich 5 lat, z wyjątkiem raka skóry (podstawnokomórkowego lub płaskonabłonkowego), a także raka szyjki macicy, który został całkowicie usunięty chirurgicznie lub odpowiednio leczony.
Zawartość Polisorbatu 80
Ten produkt leczniczy zawiera polisorbat 80 (patrz punkt 2), który może powodować reakcje alergiczne.
Zawartość sodu
Ten produkt leczniczy zawiera mniej niż 1 mmol sodu (23 mg) na dawkę, to znaczy lek uznaje się za „wolny od sodu”.
4.5 Interakcje z innymi produktami leczniczymi i inne rodzaje interakcji
Nie przeprowadzono badań interakcji in vivo. Formacja niektórych enzymów CYP450 jest hamowana poprzez zwiększony poziom niektórych cytokin podczas przewlekłego stanu zapalnego. Nie wiadomo, czy belimumab może wpływać pośrednio na te cytokiny. Ryzyko pośredniego wpływu belimumabu na zmniejszenie aktywności CYP nie może być wykluczone. U pacjentów poddawanych leczeniu z użyciem substratów CYP o wąskim indeksie terapeutycznym, z indywidualnym doborem dawki (np. warfaryny), należy rozważyć nadzór terapeutyczny podczas rozpoczynania i kończenia terapii belimumabem.
4.6 Wpływ na płodność, ciążę i laktację
Kobiety w wieku rozrodczym/Antykoncepcja u mężczyzn i kobiet
Kobiety w wieku rozrodczym muszą stosować skuteczną antykoncepcję w trakcie leczenia produktem leczniczym Benlysta oraz przez co najmniej 4 miesiące od przyjęcia ostatniej dawki leku.
Ciąża
Dane na temat stosowania produktu leczniczego Benlysta u kobiet w ciąży są ograniczone. Poza oczekiwanym działaniem farmakologicznym, czyli redukcją liczby limfocytów B, badania prowadzone na małpach nie wykazały żadnego bezpośredniego ani pośredniego szkodliwego wpływu na czynności związane z reprodukcją (patrz punkt 5.3). Produktu leczniczego Benlysta nie należy stosować podczas ciąży, chyba że potencjalne korzyści przewyższają potencjalne ryzyko dla płodu.
Karmienie piersią
Nie wiadomo, czy produkt leczniczy Benlysta przenika do mleka lub czy jest on wchłaniany do krążenia układowego po przyjęciu doustnym. Wykryto jednak belimumab w mleku samic małp, które otrzymywały dawkę 150 mg/kg mc. co 2 tygodnie.
Ponieważ przeciwciała matczyne (IgG) przenikają do mleka ludzkiego, zaleca się, aby podjąć decyzję, czy przerwać karmienie piersią, czy też zrezygnować z leczenia produktem Benlysta, z uwzględnieniem korzyści z karmienia piersią dla dziecka oraz korzyści z leczenia dla kobiety.
Płodność
Nie ma dostępnych danych na temat wpływu belimumabu na płodność u ludzi. Nie oceniano formalnie wpływu na płodność samców i samic w badaniach prowadzonych na zwierzętach (patrz punkt 5.3).
4.7 Wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn
Nie przeprowadzono badań nad wpływem produktu na zdolność prowadzenia pojazdów i obsługiwania maszyn. Nie przewiduje się szkodliwego wpływu na takie aktywności na podstawie właściwości farmakologicznych belimumabu. Zaleca się, aby podczas rozważania zdolności pacjenta do wykonywania czynności, które wymagają osądu lub sprawności ruchowej lub poznawczej, uwzględnić stan kliniczny pacjenta oraz profil działań niepożądanych produktu Benlysta.
4.8 Działania niepożądane
Podsumowanie profilu bezpieczeństwa
Bezpieczeństwo stosowania belimumabu u pacjentów z SLE oceniano w: trzech badaniach kontrolowanych za pomocą placebo, przeprowadzonych przed dopuszczeniem do obrotu, dotyczących podawania dożylnego i jednym kolejnym regionalnym badaniu kontrolowanym za pomocą placebo dotyczącym podawania dożylnego, jednym badaniu kontrolowanym za pomocą placebo dotyczącym podawania podskórnego oraz dwóch badań kontrolowanych za pomocą placebo dotyczących podawania dożylnego, przeprowadzonych po wprowadzeniu do obrotu; bezpieczeństwo stosowania u pacjentów z aktywnym toczniowym zapaleniem nerek oceniano w jednym badaniu kontrolowanym za pomocą placebo dotyczącym podawania dożylnego.
Dane przedstawione w tabeli poniżej dotyczą ekspozycji 674 pacjentów z SLE, z trzech badań klinicznych przeprowadzonych przed dopuszczeniem do obrotu i 470 pacjentów z kolejnego badania kontrolowanego za pomocą placebo, na produkt leczniczy Benlysta podawany dożylnie (dawka 10 mg/kg mc. podawana w ciągu 1 godziny w dniach 0, 14., 28., a następnie co 28 dni przez okres do 52 tygodni), a także 556 pacjentów z SLE otrzymujących produkt Benlysta podawany podskórnie (dawka 200 mg raz w tygodniu przez okres do 52 tygodni). Przedstawione dane na temat bezpieczeństwa, u niektórych pacjentów z SLE obejmują dane wykraczające poza tydzień 52. Dane te odzwierciedlają dodatkową ekspozycję 224 pacjentów z aktywnym toczniowym zapaleniem nerek, którzy otrzymywali produkt leczniczy Benlysta podawany dożylnie (dawka 10 mg/kg mc. podawana przez okres do 104 tygodni). Uwzględniono także dane z raportów po wprowadzeniu do obrotu.
Większość pacjentów otrzymywała jednocześnie jedną lub więcej spośród następujących terapii przeciw SLE: kortykosteroidy, produkty lecznicze o działaniu immunomodulacyjnym, leki przeciwmalaryczne, niesteroidowe leki przeciwzapalne.
Reakcje niepożądane obserwowano u 84% pacjentów leczonych produktem Benlysta oraz u 87% pacjentów otrzymujących placebo. Najczęściej zgłaszanymi reakcjami niepożądanymi (występującymi u ≥5% pacjentów z SLE leczonych produktem Benlysta w połączeniu ze standardowym leczeniem oraz z częstością o ≥1% większą niż wśród pacjentów otrzymujących placebo) było: zapalenie jamy nosowo-gardłowej. Odsetek pacjentów, którzy przerwali leczenie z powodu działań niepożądanych wyniósł 7% w grupie pacjentów leczonych produktem Benlysta oraz 8% w grupie pacjentów przyjmujących placebo.
Najczęściej zgłaszanymi reakcjami niepożądanymi (występującymi u >5% pacjentów z aktywnym toczniowym zapaleniem nerek leczonych produktem Benlysta w połączeniu ze standardowym leczeniem) były: zakażenia górnych dróg oddechowych, zakażenia dróg moczowych oraz półpasiec. Odsetek pacjentów, którzy przerwali leczenie z powodu działań niepożądanych wyniósł 12,9% w grupie pacjentów leczonych produktem Benlysta oraz 12,9% w grupie pacjentów przyjmujących placebo.
Ciężkie skórne reakcje niepożądane: Zespół Stevensa-Johnsona (SJS) i toksyczną nekrolizę naskórka (TEN), zgłaszano w związku z leczeniem produktem leczniczym Benlysta (patrz punkt 4.4).
Tabela działań niepożądanych
Reakcje niepożądane zostały wymienione poniżej według klasyfikacji układów i narządów MedDRA oraz częstości występowania. Użyto następujących kategorii częstości występowania:
Bardzo często ≥1/10
Często od ≥1/100 do <1/10
Niezbyt często od ≥1/1000 do <1/100
Rzadko ≥1/10 000 do <1/1000
Częstość nieznana nie może być określona na podstawie dostępnych danych.
W obrębie każdej grupy o określonej częstości występowania, objawy niepożądane są przedstawione w kolejności malejącego stopnia nasilenia. Wskazana częstość jest największą częstością obserwowaną dla obu postaci.
| Klasyfikacja układów i narządów | Częstość | Działania niepożądane |
| Zakażenia bakteryjne i pasożytnicze1 | Bardzo często | Zakażenia bakteryjne, np. zapalenie oskrzeli, zakażenie dróg moczowych |
| Często | Wirusowe zapalenie żołądka i jelit, zapalenie gardła, zapalenie jamy nosowej i gardła, wirusowe zakażenie górnych dróg oddechowych | |
| Zaburzenia krwi i układu chłonnego | Często | Leukopenia |
| Zaburzenia układu immunologicznego | Często | Reakcje nadwrażliwości2 |
| Niezbyt często | Reakcje anafilaktyczne | |
| Rzadko | Opóźnione, nieostre reakcje nadwrażliwości typu późnego | |
| Zaburzenia psychiczne | Często | Depresja |
| Niezbyt często | Zachowania samobójcze, myśli samobójcze | |
| Zaburzenia układu nerwowego | Często | Migrena |
| Zaburzenia żołądka i jelit | Często | Biegunka, nudności |
| Zaburzenia skóry i tkanki podskórnej | Często | Reakcje w miejscu wstrzyknięcia3, pokrzywka, wysypka |
| Niezbyt często | Obrzęk naczynioruchowy | |
| Częstość nieznana | Zespół Stevensa-Johnsona, toksyczna |
| nekroliza naskórka | ||
| Zaburzenia mięśniowo-szkieletowe i tkanki łącznej | Często | Bóle kończyn |
| Zaburzenia ogólne i stany w miejscu podania | Często | Uogólnione reakcje na wlew dożylny lub wstrzyknięcie2, gorączka |
1 Szczegółowe informacje, patrz „Opis wybranych działań niepożądanych” oraz punkt 4.4, podpunkt „Zakażenia”.
2 „Reakcje nadwrażliwości” obejmują grupę zaburzeń, w tym anafilaksję, i mogą objawiać się szeregiem różnych objawów, takich jak nagłe zmniejszenie ciśnienia tętniczego, obrzęk naczynioruchowy, pokrzywka lub inna forma wysypki, świąd oraz duszność. „Uogólnione reakcje na wlew dożylny lub wstrzyknięcie” obejmują grupę zaburzeń, które mogą objawiać się szeregiem różnych objawów, takich jak bradykardia, bóle mięśni, bóle głowy, wysypka, pokrzywka, gorączka, nagłe zmniejszenie ciśnienia tętniczego, nadciśnienie tętnicze, zawroty głowy i bóle stawów. Ze względu na nakładanie się objawów i dolegliwości nie zawsze możliwe jest dokonanie rozróżnienia między reakcjami nadwrażliwości i ogólnoustrojowymi reakcjami na wlew dożylny lub wstrzyknięcie.
3 Dotyczy wyłącznie postaci do wstrzyknięć podskórnych.
Opis wybranych działań niepożądanych
Dane przedstawione poniżej pochodzą z trzech badań klinicznych, przeprowadzonych przed dopuszczeniem do obrotu, dotyczących podawania dożylnego (dawka 10 mg/kg mc. podawana wyłącznie dożylnie) oraz z badania klinicznego dotyczącego podawania podskórnego. „Zakażenia” oraz „Zaburzenia psychiczne” obejmują również dane z badania po wprowadzeniu do obrotu.
Uogólnione reakcje na wlew dożylny lub wstrzyknięcie i reakcje nadwrażliwości: Reakcje uogólnione na wlew dożylny lub wstrzyknięcie oraz reakcje nadwrażliwości generalnie były obserwowane w dniu podania, ale ostre reakcje nadwrażliwości mogą wystąpić również kilka dni po podaniu leku. U pacjentów z historią alergii wielolekowej lub znaczną nadwrażliwością ryzyko wystąpienia reakcji może być większe.
Częstość występowania reakcji na wlew dożylny oraz reakcji nadwrażliwości po podaniu dożylnym występujących w okresie 3 dni po podaniu leku wynosiła 12% w grupie pacjentów otrzymujących produkt leczniczy Benlysta oraz u 10% pacjentów w grupie placebo, natomiast odsetki pacjentów, u których konieczne było całkowite przerwanie leczenia, wynosiły odpowiednio 1,2% i 0,3%.
Częstość występowania reakcji uogólnionych oraz reakcji nadwrażliwości po wstrzyknięciu, występujących w okresie 3 dni po podaniu leku wynosiła 7% w grupie pacjentów otrzymujących produkt leczniczy Benlysta oraz u 9% pacjentów w grupie placebo.
Istotne klinicznie reakcje nadwrażliwości związane z produktem Benlysta podawanym podskórnie i wymagające całkowitego przerwania leczenia stwierdzono u 0,2% pacjentów otrzymujących produkt Benlysta i nie stwierdzono w grupie pacjentów przyjmujących placebo.
Zakażenia: Ogólna częstość występowania zakażeń w przeprowadzonych przed dopuszczeniem do obrotu badaniach dotyczących podawania dożylnego i podskórnego u pacjentów z SLE wynosiła 63% zarówno w grupie leczonej produktem leczniczym Benlysta jak i w grupie otrzymującej placebo. Zakażeniami, które występowały u co najmniej 3% pacjentów leczonych produktem Benlysta oraz z częstością o co najmniej 1% większą niż w przypadku pacjentów otrzymujących placebo, były: wirusowe zakażenie górnych dróg oddechowych, zapalenie oskrzeli oraz bakteryjne zakażenie dróg moczowych. Ciężkie zakażenia występowały u 5% pacjentów zarówno w grupie otrzymującej produkt Benlysta jak i placebo; ciężkie zakażenia oportunistyczne stwierdzono odpowiednio u 0,4% i 0% z nich. Zakażenia wymagające przerwania leczenia występowały u 0,7% pacjentów otrzymujących produkt Benlysta oraz u 1,5% pacjentów otrzymujących placebo. Niektóre zakażenia miały ciężki przebieg lub skutek śmiertelny.
Informacje dotyczące zakażeń obserwowanych u pacjentów pediatrycznych z SLE znajdują się poniżej, w punkcie Dzieci i młodzież.
W badaniu dotyczącym toczniowego zapalenia nerek, pacjenci otrzymywali podstawową terapię standardową (patrz punkt 5.1), a ogólna częstość zakażeń wynosiła 82% u pacjentów otrzymujących produkt leczniczy Benlysta w porównaniu z 76% u pacjentów otrzymujących placebo. Ciężkie zakażenia wystąpiły u 13,8% pacjentów otrzymujących produkt Benlysta i u 17,0% pacjentów otrzymujących placebo. Zakażenia ze skutkiem śmiertelnym wystąpiły u 0,9% (2/224) pacjentów otrzymujących produkt Benlysta i u 0,9% (2/224) pacjentów otrzymujących placebo.
W randomizowanym, podwójnie zaślepionym, trwającym 52 tygodnie badaniu bezpieczeństwa dotyczącym SLE i przeprowadzonym po wprowadzeniu do obrotu (BEL115467), w którym oceniano śmiertelność oraz występowanie poszczególnych działań niepożądanych u dorosłych, ciężkie infekcje wystąpiły u 3,7% pacjentów otrzymujących produkt leczniczy Benlysta (10 mg/kg mc., dożylnie) w porównaniu do 4,1% pacjentów otrzymujących placebo. Jednakże, zakażenia ze skutkiem śmiertelnym (np. zapalenie płuc i sepsa) wystąpiły u 0,45% (9/2002) pacjentów otrzymujących produkt Benlysta w porównaniu do 0,15% (3/2001) pacjentów otrzymujących placebo, podczas gdy całkowita śmiertelność (bez względu na przyczynę) wyniosła odpowiednio: 0,5% (10/2002) w porównaniu do 0,4% (8/2001). Większość zakażeń ze skutkiem śmiertelnym zaobserwowano w ciągu pierwszych 20 tygodni terapii produktem leczniczym Benlysta.
Zaburzenia psychiczne: W badaniach klinicznych dotyczących podawania dożylnego u pacjentów z SLE, przeprowadzonych przed dopuszczeniem do obrotu, ciężkie zdarzenia psychiczne zgłoszono u 1,2% (8/674) pacjentów otrzymujących produkt leczniczy Benlysta w dawce 10 mg/kg mc. oraz u 0,4% (3/675) pacjentów otrzymujących placebo. Ciężką depresję zgłoszono u 0,6% (4/674) pacjentów otrzymujących produkt leczniczy Benlysta w dawce 10 mg/kg mc. oraz u 0,3% (2/675) pacjentów otrzymujących placebo. Wśród pacjentów leczonych produktem Benlysta wystąpiły dwa przypadki samobójstwa (w tym jeden dotyczący pacjenta otrzymującego 1 mg/kg mc. produktu Benlysta).
W badaniu klinicznym dotyczącym SLE, przeprowadzonym po wprowadzeniu do obrotu, ciężkie zdarzenia psychiczne zgłoszono u 1,0% (20/2002) pacjentów otrzymujących produkt leczniczy Benlysta oraz u 0,3% (6/2001) pacjentów otrzymujących placebo. Ciężką depresję zgłoszono u 0,3% (7/2002) pacjentów otrzymujących produkt Benlysta oraz u <0,1% (1/2001) pacjentów otrzymujących placebo. Całkowita liczba przypadków wystąpienia ciężkich zaburzeń dotyczących myśli lub zachowań samobójczych bądź przypadków samookaleczeń bez intencji samobójczych wyniosła 0,7% (15/2002) u pacjentów otrzymujących produkt Benlysta oraz 0,2% (5/2001) w grupie otrzymującej placebo. Nie odnotowano przypadku samobójstwa w żadnej z tych grup.
Powyższe badania dotyczące podawania dożylnego u pacjentów z SLE nie wykluczały pacjentów z zaburzeniami psychicznymi w wywiadzie.
W badaniach dotyczących podawania podskórnego u pacjentów z SLE, z których wyłączono pacjentów z zaburzeniami psychicznymi stwierdzonymi w wywiadzie, ciężkie zdarzenia psychiczne zgłoszono u 0,2% (1/556) pacjentów otrzymujących produkt leczniczy Benlysta oraz u żadnego z pacjentów otrzymującego placebo. W żadnej z grup nie odnotowano zdarzeń powiązanych z ciężką depresją ani przypadków samobójstwa.
Leukopenia: Częstość występowania leukopenii u pacjentów z SLE, zgłoszonej jako zdarzenie niepożądane wynosiła 3% w grupie produktu Benlysta oraz 2% w grupie placebo.
Zaburzenia w miejscu podania: W badaniu dotyczącym podawania podskórnego u pacjentów z SLE, częstość występowania reakcji w miejscu wstrzyknięcia wynosiła odpowiednio: 6,1% (34/556) i 2,5% (7/280) u pacjentów w grupie otrzymującej produkt leczniczy Benlysta oraz w grupie otrzymującej placebo. Reakcje te (głównie: ból, zaczerwienienie, krwiak, świąd lub stwardnienie) miały nasilenie łagodne lub umiarkowane. Większość z nich nie powodowała konieczności przerwania leczenia.
Dzieci i młodzież
Profil działań niepożądanych u pacjentów pediatrycznych został określony na podstawie jednego badania dotyczącego podawania podskórnego i jednego badania dotyczącego podawania dożylnego.
W 52-tygodniowym niezaślepionym badaniu z udziałem 25 pacjentów pediatrycznych (w wieku od 10 do 17 lat) z SLE, którzy otrzymywali podskórnie produkt leczniczy Benlysta przy porównywalnym narażeniu u dorosłych (200 mg w ustalonym na podstawie masy ciała schemacie dawkowania, z zachowaniem równoczesnej terapii), profil bezpieczeństwa u pacjentów pediatrycznych otrzymujących produkt leczniczy Benlysta podskórnie był spójny ze znanym profilem bezpieczeństwa belimumabu.
W 52-tygodniowym badaniu kontrolowanym za pomocą placebo, w którym 53 pacjentów (w wieku od 6 do 17 lat) z SLE otrzymywało produkt leczniczy Benlysta (dawka 10 mg/kg mc. podawany dożylnie w dniach 0., 14., 28., a następnie co 28 dni, z zachowaniem równoczesnej terapii) nie zaobserwowano żadnych nowych sygnałów dotyczących bezpieczeństwa u pacjentów pediatrycznych w wieku 12 lat i starszych (n=43). Dane dotyczące bezpieczeństwa u dzieci w wieku poniżej 12 lat (n=10) są ograniczone.
Zakażenia
Grupa dzieci w wieku 5 do 11 lat: zakażenia wystąpiły u 8 spośród 10 pacjentów otrzymujących produkt leczniczy Benlysta dożylnie i u 3 spośród 3 pacjentów otrzymujących placebo, i ciężkie zakażenia wystąpiły u 1 spośród 10 pacjentów otrzymujących produkt leczniczy Benlysta dożylnie i u 2 spośród 3 pacjentów otrzymujących placebo (patrz punkt 4.4).
Grupa młodzieży w wieku 12 do 17 lat: zakażenia wystąpiły u 22 spośród 43 pacjentów otrzymujących produkt leczniczy Benlysta dożylnie i u 25 spośród 37 pacjentów otrzymujących placebo, a ciężkie zakażenia wystąpiły u 3 spośród 43 pacjentów otrzymujących produkt leczniczy Benlysta dożylnie i u 3 spośród 37 pacjentów otrzymujących placebo. W fazie otwartej będącej przedłużeniem badania wystąpił jeden przypadek zakażenia zakończonego zgonem u pacjenta otrzymującego produkt leczniczy Benlysta dożylnie.
Zgłaszanie podejrzewanych działań niepożądanych
Po dopuszczeniu produktu leczniczego do obrotu istotne jest zgłaszanie podejrzewanych działań niepożądanych. Umożliwia to nieprzerwane monitorowanie stosunku korzyści do ryzyka stosowania produktu leczniczego. Osoby należące do fachowego personelu medycznego powinny zgłaszać wszelkie podejrzewane działania niepożądane za pośrednictwem krajowego systemu zgłaszania wymienionego w załączniku V.
4.9 Przedawkowanie
Doświadczenie kliniczne z przedawkowaniem produktu leczniczego Benlysta jest ograniczone. Działania niepożądane zgłaszane w powiązaniu z przypadkami przedawkowania były zgodne z działaniami niepożądanymi właściwymi dla belimumabu.
Dwie dawki do 20 mg/kg mc., podane w odstępie 21 dni we wlewie dożylnym u ludzi nie powodowały wzrostu częstości występowania ani stopnia nasilenia reakcji niepożądanych w porównaniu z dawkami 1, 4 lub 10 mg/kg mc.
W razie niezamierzonego przedawkowania, pacjenta należy uważnie obserwować, a w razie potrzeby zastosować odpowiednie postępowanie podtrzymujące.
5. WŁAŚCIWOŚCI FARMAKOLOGICZNE
5.1 Właściwości farmakodynamiczne
Grupa farmakoterapeutyczna: Leki immunosupresyjne, przeciwciała monoklonalne, kod ATC: L04AG04
Mechanizm działania
Belimumab jest ludzkim przeciwciałem monoklonalnym IgG1λ, swoistym dla rozpuszczalnego ludzkiego białka stymulującego limfocyty B (BLyS, określane także jako BAFF i TNFSF13B). Belimumab blokuje wiązanie rozpuszczalnego BLyS, czynnika przeżywalności limfocytów B, z jego receptorami na tych limfocytach. Belimumab nie wiąże się bezpośrednio z limfocytami B, lecz przyłączając się do BLyS uniemożliwia przeżycie limfocytom B, w tym także limfocytom B autoreaktywnym, jak też redukuje różnicowanie limfocytów B w komórki plazmatyczne wytwarzające immunoglobuliny.
Poziom BLyS jest podwyższony u pacjentów z SLE i innymi chorobami autoimmunologicznymi. Obserwowano związek pomiędzy poziomem BLyS w osoczu i aktywnością SLE. Względny udział poziomu BLyS w patofizjologii SLE nie jest do końca poznany.
Działanie farmakodynamiczne
Mediana poziomu IgG w 52. tygodniu była zmniejszona o 11% u pacjentów z SLE otrzymujących produkt leczniczy Benlysta w porównaniu do wzrostu o 0,7% u pacjentów otrzymujących placebo.
W grupie pacjentów wyjściowo z przeciwciałami anty-dsDNA, mediana poziomu przeciwciał anty-dsDNA w 52. tygodniu była zmniejszona o 56% u pacjentów otrzymujących produkt leczniczy Benlysta w porównaniu do 41% u pacjentów otrzymujących placebo. W grupie pacjentów wyjściowo z przeciwciałami anty-dsDNA, zmiana do nieoznaczalnego miana przeciwciał anty-dsDNA wystąpiła do 52. tygodnia u 18% osób leczonych produktem Benlysta, w porównaniu do 15% pacjentów otrzymujących placebo.
U pacjentów z SLE z niskim poziomem dopełniacza obserwowano normalizację C3 i C4 do tygodnia 52. u odpowiednio 42% i 53% pacjentów leczonych produktem Benlysta oraz 21% i 20% pacjentów otrzymujących placebo.
Produkt leczniczy Benlysta znacząco ograniczył ogólną liczbę krążących limfocytów B, limfocytów B przejściowych, dziewiczych i SLE oraz komórek plazmatycznych w 52. tygodniu. Zmniejszenie liczby limfocytów B dziewiczych i przejściowych, a także limfocytów B z grupy SLE, obserwowano już w 8. tygodniu. Liczba komórek pamięci początkowo zwiększała się, a następnie stopniowo zmniejszała się osiągając do 52. tygodnia poziom poniżej wartości początkowych.
Zmiany poziomów limfocytów B oraz przeciwciał IgG u pacjentów poddawanych długotrwałej terapii produktem leczniczym Benlysta podawanym dożylnie, oceniano w ramach badania bez grupy kontrolnej dotyczącego SLE. Po 7,5 latach leczenia (wliczając 72-tygodniowe badanie macierzyste), obserwowano istotny i utrzymujący się spadek poziomów różnych podgrup limfocytów B, prowadzący do 87% redukcji mediany limfocytów B dziewiczych, 67% redukcji mediany limfocytów B pamięci, 99% redukcji mediany aktywowanych limfocytów B oraz 92% redukcji mediany komórek plazmatycznych po ponad 7 latach leczenia. Po około 7 latach, obserwowano 28% redukcję mediany poziomów IgG, w tym zmniejszenie poziomów IgG do wartości poniżej 400 mg/dl u 1,6% pacjentów. W trakcie trwania badania, raportowana częstość działań niepożądanych na ogół pozostawała na stałym poziomie lub malała.
U pacjentów z aktywnym toczniowym zapaleniem nerek, po terapii produktem leczniczym Benlysta (dawka 10 mg/kg mc. podawana dożylnie) lub podawaniu placebo wystąpił wzrost poziomów IgG w surowicy, co wiązało się z ograniczeniem białkomoczu. Wzrosty te były mniejsze w grupie otrzymującej produkt Benlysta w porównaniu do grupy placebo, co jest zgodne z oczekiwaniami wynikającymi ze znanego mechanizmu działania belimumabu. W 104. tygodniu mediana procentowego wzrostu poziomów IgG w stosunku do wartości wyjściowej wynosiła 17% dla produktu leczniczego Benlysta i 37% dla placebo. Obserwowane zmniejszenie liczby autoprzeciwciał, wzrost dopełniacza i zmniejszenie liczby krążących limfocytów B i podgrup limfocytów B były spójne z badaniami SLE.
W jednym badaniu dotyczącym podawania dożylnego przeprowadzonym z udziałem pacjentów pediatrycznych z SLE (w wieku od 6 do 17 lat) i jednym badaniu dotyczącym podawania podskórnego u pacjentów pediatrycznych z SLE (w wieku od 10 do 17 lat) odpowiedź farmakodynamiczna była zgodna z danymi uzyskanymi u dorosłych.
Immunogenność
W badaniu dotyczącym podawania podskórnego, w którym badano próbki surowicy pobrane od ponad 550 dorosłych pacjentów z SLE, zarówno podczas leczenia belimumabem podawanym podskórnie w dawce 200 mg jak i po zakończeniu leczenia nie wykryto przeciwciał przeciw belimumabowi. W badaniu dotyczącym toczniowego zapalenia nerek, w którym 224 dorosłych pacjentów otrzymywało produkt leczniczy Benlysta w dawce 10 mg/kg mc. podawanej dożylnie, nie wykryto przeciwciał przeciw belimumabowi.
W jednym badaniu dotyczącym podawania dożylnego przeprowadzonym z udziałem pacjentów pediatrycznych z SLE w wieku 6-17 lat (n=53) i jednym badaniu dotyczącym podawania podskórnego z udziałem pacjentów pediatrycznych z SLE w wieku 10-17 lat (n=25), żaden z pacjentów nie wytworzył przeciwciał przeciw belimumabowi.
Skuteczność i bezpieczeństwo kliniczne
Toczeń rumieniowaty układowy (SLE)
Wstrzyknięcie podskórne
Skuteczność produktu Benlysta podawanego podskórnie oceniano w randomizowanym, podwójnie zaślepionym, kontrolowanym za pomocą placebo, trwającym 52 tygodnie badaniu III fazy (HGS1006-C1115; BEL112341) z udziałem 836 dorosłych pacjentów z rozpoznaniem klinicznym SLE według kryteriów klasyfikacji Amerykańskiego Kolegium Reumatologicznego. U zakwalifikowanych pacjentów występował aktywny SLE, określony kryteriami: SELENA-SLEDAI ≥8 i obecne były przeciwciała przeciwjądrowe (ANA lub anty-dsDNA) stwierdzone w testach (miano ANA ≥1:80 i(lub) obecność anty-dsDNA [≥30 jednostek/ml]) w badaniu przesiewowym. Pacjenci byli leczeni według przyjętego schematu leczenia SLE (standardowa opieka), obejmującego wybrane spośród następujących leków (w monoterapii lub w skojarzeniu): kortykosteroidy, leki przeciwmalaryczne, NLPZ lub inne leki immunosupresyjne. Pacjenci byli wykluczani z badania, jeśli występował u nich ciężki, czynny toczeń ośrodkowego układu nerwowego lub ciężkie, czynne toczniowe zapalenie nerek.
Badanie to było przeprowadzane w Stanach Zjednoczonych, Ameryce Południowej, Europie i Azji. Mediana wieku pacjentów wynosiła 37 lat (zakres od 18 do 77 lat) i większość pacjentów (94%) stanowiły kobiety. Leki stosowane w ramach leczenia podstawowego obejmowały kortykosteroidy (86%; >7,5 mg/dobę odpowiednika prednizonu - 60%), leki immunosupresyjne (46%) i leki przeciwmalaryczne (69%). Pacjenci byli losowo dzieleni w stosunku 2:1 na otrzymujących belimumab w dawce 200 mg oraz otrzymujących placebo, podawane podskórnie raz w tygodniu przez 52 tygodnie.
W momencie rozpoczęcia badania u 62,2% pacjentów stwierdzono dużą aktywność choroby (wynik SELENA-SLEDAI ≥10), u 88% pacjentów występowały zmiany skórno-śluzówkowe, u 78%
- zmiany w obrębie układu mięśniowo-szkieletowego, u 8% – objawy hematologiczne, u 12% – zajęcie nerek, a u 8% – zajęcie naczyń krwionośnych.
Pierwszorzędowym punktem końcowym dotyczącym skuteczności był złożony punkt końcowy (indeks odpowiedzi SLE), w którym odpowiedź zdefiniowano jako spełnienie każdego z następujących kryteriów w tygodniu 52. w porównaniu ze stanem wyjściowym:
- redukcja wyniku punktowego SELENA-SLEDAI o ≥4 punkty oraz
- niewystępowanie nowego wyniku domeny narządowej BILAG A ani 2 nowych wyników domeny narządowej BILAG B oraz
- niewystępowanie pogorszenia (wzrost o <0,30 punktu) w skali globalnej oceny lekarza (PGA)
Indeks odpowiedzi SLE mierzy poprawę w zakresie aktywności choroby SLE, bez pogorszenia w jakimkolwiek układzie narządów lub pogorszenia stanu ogólnego pacjenta.
Tabela 1: Odsetek odpowiedzi w tygodniu 52.
| Odpowiedź1 | Placebo2 (n=279) | Benlysta2 200 mg raz w tygodniu (n=554) |
Indeks odpowiedzi SLE Stwierdzona różnica w porównaniu z placebo Iloraz szans (95% CI) w porównaniu z placebo | 48,4% | 61,4% (p=0,0006) 12,98% 1,68 (1,25; 2,25) |
| Składowe indeksu odpowiedzi SLE | ||
| Odsetek pacjentów z redukcją wyniku SELENA-SLEDAI ≥4 | 49,1% | 62,3% (p=0,0005) |
| Odsetek pacjentów bez pogorszenia indeksu BILAG | 74,2% | 80,9% (p=0,0305) |
| Odsetek pacjentów bez pogorszenia oceny PGA | 72,8% | 81,2% (p=0,0061) |
1 Z analiz wykluczono pacjentów, którzy nie mieli w ocenie wyjściowej którejkolwiek ze składowych (1 w grupie placebo; 2 w grupie Benlysta).
2 Wszyscy pacjenci otrzymywali standardową terapię.
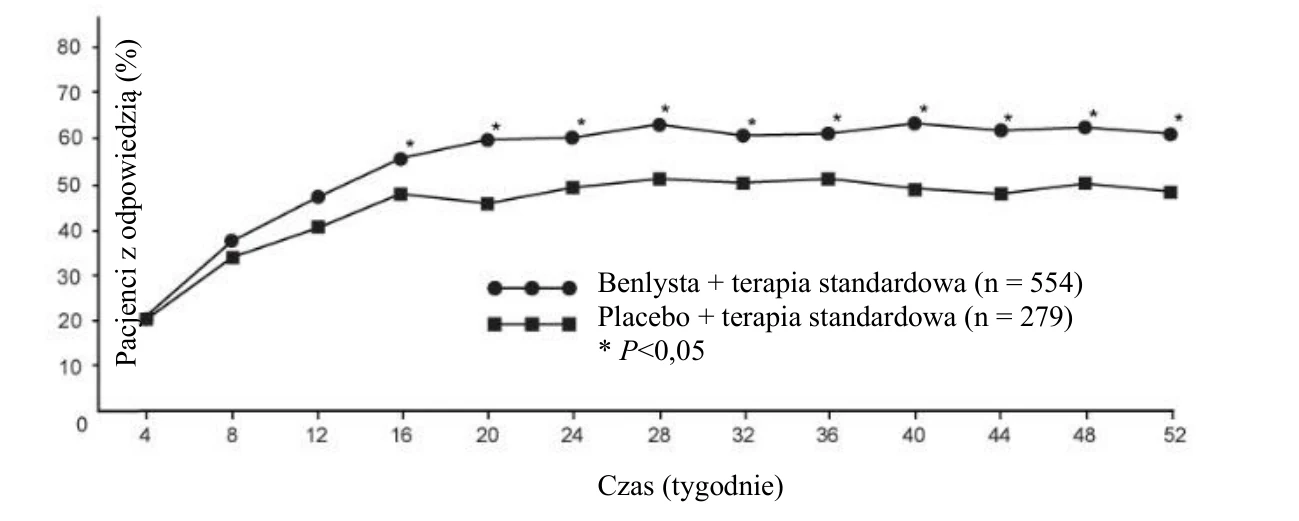
Różnice pomiędzy grupami pacjentów uwidoczniły się w 16. tygodniu i utrzymały się do 52. tygodnia (patrz wykres 1).
Wykres 1. Stosunek pacjentów z odpowiedzią SRI podczas wizyty
Zaostrzenia w SLE były zdefiniowane jako zmodyfikowany wskaźnik zaostrzeń SLE SELENA-SLEDAI. Ryzyko pierwszego zaostrzenia było zmniejszone o 22% podczas 52 tygodni obserwacji w grupie otrzymującej produkt leczniczy Benlysta w porównaniu do grupy otrzymującej placebo (wskaźnik ryzyka=0,78; p=0,0061). Mediana czasu do pierwszego zaostrzenia wśród pacjentów, u których wystąpiło zaostrzenie, była większa u pacjentów otrzymujących produkt Benlysta w porównaniu do placebo (190 dni w porównaniu do 141 dni). Ciężkie zaostrzenie obserwowano u 10,6% pacjentów w grupie produktu Benlysta w porównaniu do 18,2% w grupie otrzymującej placebo w okresie 52 tygodni obserwacji (obserwowane różnice w leczeniu = -7,6%). Ryzyko ciężkiego zaostrzenia zostało zmniejszone podczas 52 tygodni obserwacji o 49% w grupie otrzymującej produkt leczniczy Benlysta w porównaniu do grupy otrzymującej placebo (wskaźnik ryzyka=0,51; p=0,0004). Mediana czasu do wystąpienia pierwszego ciężkiego zaostrzenia wśród pacjentów, u których wystąpiło ciężkie zaostrzenie, była dłuższa u pacjentów otrzymujących produkt Benlysta w porównaniu do placebo (171 dni w porównaniu do 118 dni).
Procent pacjentów otrzymujących wyjściowo ponad 7,5 mg/dobę prednizonu (lub jego odpowiednika), których średnia dawka kortykosteroidów została zmniejszona o co najmniej 25% w stosunku do dawki wyjściowej i zredukowana do dawki odpowiadającej ≤7,5 mg/dobę prednizonu w okresie od 40. do 52. tygodnia, wynosił 18,2% w grupie otrzymującej produkt leczniczy Benlysta i 11,9% w grupie otrzymującej placebo (p=0,0732).
W przypadku produktu leczniczego Benlysta obserwowano redukcję poczucia zmęczenia w porównaniu z placebo ocenianą przy użyciu skali FACIT-zmęczenie. Uśredniona zmiana w stosunku do wyniku wyjściowego w tygodniu 52. była istotnie większa po zastosowaniu produktu Benlysta niż po zastosowaniu placebo (4,4 w porównaniu z 2,7; p=0,0130).
Analiza podgrup w pierwszorzędowym punkcie końcowym wykazała, że największe korzyści wystąpiły u pacjentów z wyjściowo większą aktywnością choroby, w tym u pacjentów z wynikiem SELENA-SLEDAI ≥10, pacjentów wymagających stosowania steroidów do uzyskania kontroli choroby lub pacjentów z obniżonym poziomem dopełniacza.
U dodatkowej, zidentyfikowanej wcześniej grupy pacjentów aktywnych serologicznie, takich jak pacjenci z niskim poziomem dopełniacza oraz obecnością przeciwciał anty-dsDNA przy rozpoczęciu badania, wykazano również zwiększoną relatywnie odpowiedź. Wyniki dla tej przykładowej grupy
o większej aktywności chorobowej znajdują się w tabeli 2.
Tabela 2: Pacjenci z niskim poziomem dopełniacza i dodatnim wynikiem badania w kierunku przeciwciał anty-dsDNA przy rozpoczęciu badania
| Podgrupa | Dodatni wynik badania w kierunku przeciwciał anty-dsDNA ORAZ niski poziom dopełniacza | ||
| Placebo | Benlysta 200 mg raz w tygodniu | ||
Odsetek odpowiedzi SRI w tygodniu 52.1 (%) Zaobserwowana różnica skuteczności leczenia w stosunku do placebo (%) | (n=108) 47,2 | (n=246) 64,6 (p=0,0014) 17,41 | |
Ciężkie zaostrzenia w okresie 52 tygodni: Pacjenci z ciężkim zaostrzeniem (%) Zaobserwowana różnica skuteczności leczenia w stosunku do placebo (%) Czas do wystąpienia ciężkiego zaostrzenia [współczynnik ryzyka (95% CI)] | (n=108) 31,5 | (n=248) 14,1 17,4 0,38 (0,24; 0,61) (p<0,0001) | |
Redukcja dawek prednizonu o ≥25% dawki wyjściowej do dawki ≤7,5 mg/dobę w tygodniach od 24. do 52.2 (%) Zaobserwowana różnica skuteczności leczenia w stosunku do placebo (%) | (n=70) 11,4 | (n=164) 20,7 (p=0,0844) 9,3 | |
Poprawa wyjściowego wyniku w skali FACIT-Zmęczenie w tygodniu 52. (średnia) Zaobserwowana różnica skuteczności leczenia w stosunku do placebo (średnia różnica) | (n=108) 2,4 | (n=248) 4,6 (p=0,0324) 2,1 | |
| 1 Z analizy odsetka odpowiedzi SRI w tygodniu 52. wykluczono każdego pacjenta, bez oceny stanu | |||
| wyjściowego (2 w grupie Benlysta). | |||
| 2 Wśród pacjentów z wyjściową dawką prednizonu >7,5 mg/dobę. | |||
| Skuteczność i bezpieczeństwo stosowania produktu leczniczego Benlysta w skojarzeniu | |||
| z rytuksymabem podawanym w jednym cyklu, oceniano w randomizowanym, podwójnie | |||
| zaślepionym, kontrolowanym placebo badaniu III fazy, trwającym 104 tygodnie, obejmującym | |||
| 292 pacjentów (BLISS-BELIEVE). Pierwszorzędowym punktem końcowym był odsetek pacjentów | |||
| ze stanem kontroli choroby zdefiniowanym jako wynik SLEDAI-2K ≤2, osiągnięty bez leków | |||
| immunosupresyjnych i z kortykosteroidami w dawce równoważnej do prednizonu ≤5 mg/dobę | |||
| w tygodniu 52. Wynik ten osiągnięto u 19,4% (n=28/144) pacjentów leczonych produktem leczniczym | |||
| Benlysta w skojarzeniu z rytuksymabem oraz u 16,7% (n=12/72) pacjentów leczonych produktem | |||
| leczniczym Benlysta w skojarzeniu z placebo (iloraz szans 1,27; 95% CI: 0,60; 2,71; p=0,5342). | |||
| U pacjentów leczonych produktem leczniczym Benlysta w skojarzeniu z rytuksymabem | |||
| w porównaniu z pacjentami którym podawano produkt leczniczy Benlysta w skojarzeniu z placebo, | |||
| obserwowano większą częstość występowania zdarzeń niepożądanych (91,7% w porównaniu | |||
z 87,5%), ciężkich zdarzeń niepożądanych (22,2% w porównaniu z 13,9%) i ciężkich zakażeń (9,0% w porównaniu z 2,8%).
Toczniowe zapalenie nerek
Wstrzyknięcie podskórne
Skuteczność i bezpieczeństwo stosowania produktu leczniczego Benlysta w dawce 200 mg podawanej podskórnie u pacjentów z aktywnym toczniowym zapaleniem nerek oparto na danych dotyczących dożylnego podawania produktu Benlysta w dawce 10 mg/kg mc. oraz modelowaniu farmakokinetycznym i symulacji (patrz punkt 5.2).
Pacjenci z ciężkim aktywnym toczniowym zapaleniem nerek byli wyłączeni z opisanego powyżej badania dotyczącego podawania podskórnego u pacjentów z SLE; jednakże, u 12% pacjentów występowały w punkcie wyjściowym objawy narządowe ze strony nerek (na podstawie oceny SELENA SLEDAI). Przeprowadzono zatem opisane poniżej badanie dotyczące aktywnego toczniowego zapalenia nerek.
Wlew dożylny
Skuteczność i bezpieczeństwo stosowania produktu leczniczego Benlysta w dawce 10 mg/kg mc. podawanej dożylnie w czasie 1 godziny, w dniach 0, 14, 28, a następnie co 28 dni oceniano w trwającym 104 tygodnie randomizowanym (1:1), podwójnie zaślepionym i kontrolowanym za pomocą placebo badaniu kliniczym III fazy (BEL114054), w którym uczestniczyło 448 pacjentów z aktywnym toczniowym zapaleniem nerek. Pacjenci mieli zdiagnozowany klinicznie SLE zgodnie z kryteriami klasyfikacji ACR, potwierdzone za pomocą biopsji toczniowe zapalenie nerek klasy II, IV i (lub) V i występowała u nich aktywna choroba nerek potwierdzona w badaniach przesiewowych, wymagająca standardowej terapii. Standardowa terapia obejmowała podawanie kortykosteroidów, 0 do 3 podań dożylnych metyloprednizolonu (500 do 1000 mg na jedno podanie), a następnie doustne podawanie prednizonu w dawce od 0,5 do 1 mg/kg mc. na dobę, z całkowitą dawką dobową ≤60 mg, zmniejszoną do ≤10 mg w 24. tygodniu, razem z:
- mykofenolanem mofetylu podawanym doustnie w dawce od 1 do 3 g/dobę lub mykofenolanem sodu podawanym doustnie w dawce od 720 do 2160 mg/dobę w indukcji leczenia i leczeniu podtrzymującym, lub
- cyklofosfamidem w dawce 500 mg, podawanym dożylnie co 2 tygodnie przez 6 infuzji w fazie indukcji leczenia, a następnie azatiopryną podawaną doustnie w docelowej dawce wynoszącej 2 mg/kg mc. na dobę w leczeniu podtrzymującym.
Badanie przeprowadzano w Azji, Ameryce Północnej, Ameryce Południowej i w Europie. Mediana wieku pacjentów wynosiła 31 lat (przedział: 18 do 77 lat); większość pacjentów (88%) stanowiły kobiety.
Pierwszorzędowym punktem końcowym w ocenie skuteczności była pierwszorzędowa skuteczność odpowiedzi nerkowej (ang. Primary Efficacy Renal Response, PERR) w 104. tygodniu, zdefiniowana jako odpowiedź w 100. tygodniu potwierdzona ponownymi pomiarami w 104. tygodniu, z następującymi parametrami: stosunek białka do kreatyniny w moczu (uPCR) ≤700 mg/g (79,5 mg/mmol) i szacowany współczynnik filtracji kłębuszkowej (eGFR) ≥60 ml/min/1,73m2 lub brak spadku wartości eGFR o >20% w stosunku do wartości sprzed zaostrzenia.
Główne drugorzędowe punkty końcowe zawierały:
- Całkowitą odpowiedź nerkową (ang. Complete Renal Response, CRR) zdefiniowaną jako odpowiedź w 100. tygodniu potwierdzona ponownymi pomiarami w 104. tygodniu, z następującymi paramentrami: uPCR <500 mg/g (56,8 mg/mmol) i eGFR ≥90 ml/min/1,73m2 lub brak spadku wartości eGFR of >10% w stosunku do wartości sprzed zaostrzenia.
- PERR w 52. tygodniu,
- Czas do wystąpienia zdarzenia związanego z nerkami lub zgonu (zdarzenie związane z nerkami zdefiniowane jako pierwsze zdarzenie schyłkowej choroby nerek, podwojenie stężenia kreatyniny w surowicy, pogorszenie czynności nerek [definiowane jako zwiększony białkomocz i (lub) zaburzenie czynności nerek] lub wdrożenie niedozwolonej terapii związanej z chorobą nerek).
W przypadku punktów końcowych PERR i CRR, terapia steroidami musiała być zredukowana do ≤10 mg/dobę od 24. tygodnia aby uznać, że nastąpiła odpowiedź na leczenie. Dla tych punktów końcowych pacjenci, którzy zakończyli leczenie na wczesnym etapie, przyjęli niedozwolone leki lub zostali wykluczeni z badania na wczesnym etapie byli uznawani za nieodpowiadających.
Odsetek pacjentów osiągających PERR w 104. tygodniu był znacząco wyższy u pacjentów otrzymujących produkt leczniczy Benlysta w porównaniu do placebo. Dla większości głównych drugorzędowych punktów końcowych również stwierdzono znaczącą poprawę po stosowaniu produktu leczniczego Benlysta w porównaniu do placebo (tabela 3).
Tabela 3. Wyniki w zakresie skuteczności u dorosłych pacjentów z toczniowym zapaleniem nerek
Punkt końcowy dotyczący skuteczności | Placebo n=223 | Benlysta 10 mg/kg n=223 | Obserwowana różnica w porównaniu do placebo | Stosunek szans/ryzyka w porównaniu do placebo (95% CI) | Wartość P |
PERR w 104. tygodniu1 Respondenci | 32,3% | 43,0% | 10,8% | OR 1,55 (1,04; 2,32) | 0,0311 |
| Parametry składowe PERR | |||||
stosunek białka do kreatyniny w moczu ≤700 mg/g (79,5 mg/mmol) | 33,6% | 44,4% | 10,8% | OR 1,54 (1,04; 2,29) | 0,0320 |
| eGFR ≥60 ml/min/1,73m2 lub brak zmniejszenia wartości eGFR o >20% w stosunku do wartości sprzed zaostrzenia | 50,2% | 57,4% | 7,2% | OR 1,32 (0,90; 1,94) | 0,1599 |
| Brak niepowodzenia terapii³ | 74,4% | 83,0% | 8,5% | OR 1,65 (1,03; 2,63) | 0,0364 |
CRR w 104. tygodniu1 Respondenci | 19,7% | 30,0% | 10,3% | OR 1,74 (1,11; 2,74) | 0,0167 |
| Parametry składowe CRR | |||||
stosunek białka do kreatyniny w moczu <500 mg/g (56,8 mg/mmol) | 28,7% | 39,5% | 10,8% | OR 1,58 (1,05; 2,38) | 0,0268 |
| eGFR≥90 ml/min/1,73m2 lub brak zmniejszenia wartości eGFR o >10% w stosunku do wartości sprzed zaostrzenia | 39,9% | 46,6% | 6,7% | OR 1,33 (0,90; 1,96) | 0,1539 |
| Brak niepowodzenia terapii³ | 74,4% | 83,0% | 8,5% | OR 1,65 (1,03; 2,63) | 0,0364 |
PERR w 52. tygodniu1 Respondenci | 35,4% | 46,6% | 11,2% | OR 1,59 (1,06; 2,38) | 0,0245 |
Czas do wystąpienia zdarzenia związanego z nerkami lub zgonu1 Odsetek pacjentów, u których wystąpiło zdarzenie2 Czas do zdarzenia [Odsetek ryzyka HR (95% CI)] | 28,3% | 15,7% | - - | HR 0,51 (0,34; 0,77) | 0,0014 |
1 PERR w 104. tygodniu było podstawową analizą skuteczności; CRR w 104. tygodniu, PERR w 52. tygodniu i czas do zdarzenia związanego z nerkami lub zgonu zostały uwzględnione we wstępnie określonej hierarchii testów.
2 Po wykluczeniu przypadków śmierci z analizy (1 przypadek dla produktu leczniczego Benlysta; 2 w grupie placebo), odsetek pacjentów, u których wystąpiło zdarzenie wynosił 15,2% w grupie produktu leczniczego Benlysta w porównaniu do 27,4% dla placebo (HR = 0,51; 95% CI: 0,34; 0,78).
³ Niepowodzenie terapii: pacjenci, którzy przyjęli leki wykluczone protokołem.
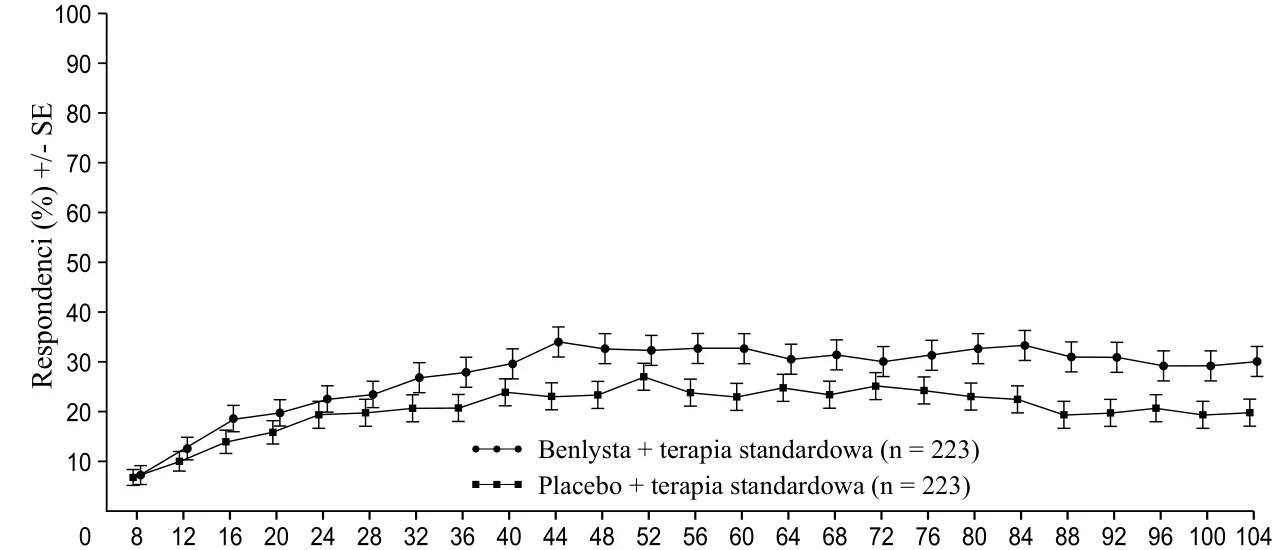
Począwszy od 24. tygodnia, liczbowo większy odsetek pacjentów otrzymujących produkt leczniczy Benlysta osiągnął PERR w porównaniu do placebo i różnica w leczeniu utrzymywała się do 104. tygodnia. Począwszy od 12. tygodnia, liczbowo większy odsetek pacjentów otrzymujących produkt leczniczy Benlysta osiągnął CRR w porównaniu do placebo i różnica liczbowa utrzymywała się do 104. tygodnia (wykres 2.)
Wykres 2. Wskaźniki odpowiedzi u osób dorosłych z toczniowym zapaleniem nerek na wizytę
Pierwszorzędowa skuteczność odpowiedzi nerkowej (PERR) 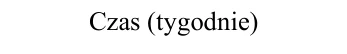
Czas (tygodnie) 
 Res
pondenci (%
)
+/
SE
Całkowita odpowiedź nerkowa (CRR)
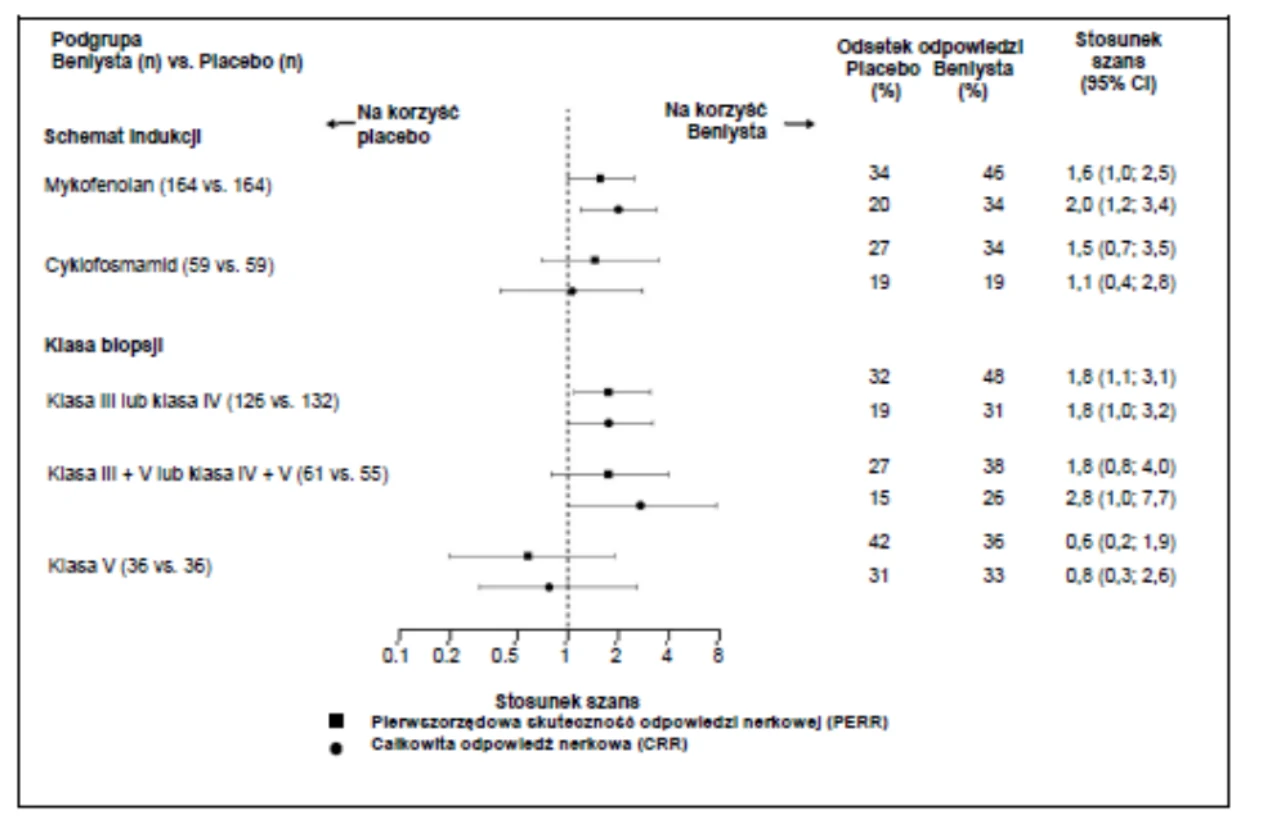
W opisowych analizach podgrup, kluczowe punkty końcowe skuteczności (PERR i CRR) badano według schematu indukcji (mykofenolan lub cyklofosfamid) i klasy biopsji (klasa III lub IV, klasa III + V lub klasa IV + V lub klasa V) (wykres 3).
Wykres 3. Stosunek szans PERR i CRR w 104. tygodniu we wszystkich podgrupach
Czas (tygodnie)
Res
pondenci (%
)
+/
- SE
Wiek i rasa
Wiek
W badaniach kontrolowanych placebo nie zaobserwowano różnic w skuteczności ani bezpieczeństwie stosowania u pacjentów z SLE w wieku ≥65 lat, którzy otrzymywali produkt leczniczy Benlysta dożylnie lub podskórnie w porównaniu do ogólnej populacji; jednakże, liczba pacjentów w wieku ≥65 lat (62 pacjentów dla oceny skuteczności i 219 dla oceny bezpieczeństwa) nie jest wystarczająca do ustalenia, czy reagują oni na lek inaczej niż młodsi pacjenci.
Pacjenci rasy czarnej
W badaniach kontrolowanych placebo dotyczących produktu Benlysta podawanego podskórnie uczestniczyło zbyt mało pacjentów rasy czarnej, aby możliwe było wyciągnięcie miarodajnych wniosków na temat wpływu rasy na wyniki kliniczne.
Zbadano bezpieczeństwo i skuteczność produktu Benlysta stosowanego dożylnie u pacjentów rasy czarnej. Obecnie dostępne dane zostały opisane w Charakterystyce Produktu Leczniczego Benlysta 120 mg i 400 mg proszek do sporządzania koncentratu roztworu do infuzji.
Dzieci i młodzież
Toczeń rumieniowaty układowy (SLE)
Wstrzyknięcie podskórne
Skuteczność i bezpieczeństwo stosowania produktu leczniczego Benlysta podawanego podskórnie pacjentom pediatrycznym w wieku od 5 do <18 lat z aktywnym SLE są poparte populacyjnym modelem farmakokinetycznym oraz symulacją zintegrowanych danych pochodzących z niezaślepionego badania farmakokinetycznego z udziałem 25 pacjentów pediatrycznych z aktywnym SLE, którym podawano podskórnie produkt leczniczy Benlysta (200908), i badania z udziałem pacjentów pediatrycznych z aktywnym SLE, którym podawano produkt leczniczy Benlysta dożylnie (PLUTO) opisanym poniżej (patrz punkt 5.2).
Wlew dożylny
Bezpieczeństwo i skuteczność produktu leczniczego Benlysta oceniono w trwającym 52 tygodnie, randomizowanym, podwójnie zaślepionym, kontrolowanym za pomocą placebo badaniu klinicznym (PLUTO), przeprowadzonym z udziałem 93 pacjentów pediatrycznych z rozpoznaniem klinicznym SLE według kryteriów klasyfikacji ACR. U pacjentów występował aktywny SLE, zdefiniowany kryteriami: wynik SELENA-SLEDAI ≥6 oraz obecność autoprzeciwciał stwierdzona w testach w badaniu przesiewowym, analogicznie jak opisano w badaniach przeprowadzonych u dorosłych. Pacjenci byli objęci stałym schematem leczenia SLE (standardowa opieka) oraz podlegali kryteriom włączenia, analogicznym jak w badaniu przeprowadzonym u dorosłych. Pacjenci, u których występowało ciężkie czynne toczniowe zapalenie nerek, ciężki czynny toczeń ośrodkowego układu nerwowego, pierwotny niedobór odporności, niedobór IgA lub ostre lub przewlekłe zakażenia wymagające leczenia, byli wykluczeni z badania. Badanie to przeprowadzono w USA, Ameryce Południowej, Europie i Azji. Mediana wieku pacjentów wynosiła 15 lat (zakres od 6 do 17 lat). W grupie w wieku od 5 do 11 lat (n=13), wynik SELENA-SLEDAI wynosił od 4 do 13, a w grupie w wieku od 12 do 17 lat (n=79), wynik SELENA-SLEDAI wynosił od 4 do 20. Większość pacjentów (94,6%) stanowiły kobiety. Badanie nie miało mocy statystycznej dla wykonania porównań statystycznie istotnych, więc wszystkie dane są opisowe.
Głównym punktem końcowym skuteczności był Indeks Odpowiedzi SLE (SRI – SLE Responder Index) w tygodniu 52, określony jak w badaniach klinicznych dotyczących podawania dożylnego u dorosłych. U pacjentów pediatrycznych, odsetek odpowiedzi SRI zaobserwowany u pacjentów otrzymujących produkt leczniczy Benlysta był wyższy w porównaniu do pacjentów otrzymujących placebo. Odpowiedzi uzyskane dla poszczególnych składowych punktu końcowego były spójne z odpowiedziami SRI (Tabela 4).
Tabela 4 – Wskaźnik odpowiedzi u pacjentów pediatrycznych w 52. tygodniu
| Odpowiedź1 | Placebo (n=40) | Benlysta 10 mg/kg (n=53) |
Indeks Odpowiedzi SLE (%) Iloraz szans (95% CI) w porównaniu do placebo | 43,6 (17/39) | 52,8 (28/53) 1,49 (0,64; 3,46) |
| Składowe indeksu odpowiedzi SLE | ||
Odsetek pacjentów z redukcją wyniku SELENA-SLEDAI ≥4 (%) Iloraz szans (95% CI) w porównaniu do placebo | 43,6 (17/39) | 54,7 (29/53) 1,62 (0,69; 3,78) |
Odsetek pacjentów bez pogorszenia indeksu BILAG (%) Iloraz szans (95% CI) w porównaniu do placebo | 61,5 (24/39) | 73,6 (39/53) 1,96 (0,77; 4,97) |
Odestek pacjentów bez pogorszenia oceny w PGA (%) Iloraz szans (95% CI) w porównaniu do placebo | 66,7 (26/39) | 75,5 (40/53) 1,70 (0,66; 4,39) |
1 Z analiz wykluczono pacjentów, którzy nie mieli w ocenie wyjściowej którejkolwiek ze składowych (1 w grupie placebo).
Wśród pacjentów, u których wystąpiło ciężkie zaostrzenie, medianę dnia badania, w którym wystąpiło pierwsze poważne zaostrzenie stanowił dzień 150. dla grupy otrzymującej produkt leczniczy Benlysta i dzień 113. dla grupy otrzymującej placebo. Ciężkie zaostrzenia zaobserwowano u 17,0% grupy otrzymującej produkt leczniczy Benlysta w porównaniu do 35,0% grupy otrzymującej placebo w ciągu 52 tygodni obserwacji (zaobserwowana różnica skuteczności = 18,0%; współczynnik ryzyka = 0,36; 95% CI: 0,15; 0,86). Wynik ten był spójny z wynikami otrzymanymi w badaniach klinicznych dotyczących podawania dożylnego u dorosłych.
Z zastosowaniem Kryteriów Oceny Odpowiedzi SLE u Osób Małoletnich (ang. Juvenile SLE Response Evaluation Criteria) organizacji Paediatric Rheumatology International Trials Organisation/American College of Rheumatology (PRINTO/ACR), poprawę wykazał wyższy odsetek pacjentów pediatrycznych otrzymujących produkt leczniczy Benlysta w porównaniu do pacjentów otrzymujących placebo (Tabela 5).
Tabela 5 – Wskaźniki odpowiedzi PRINTO/ACR w 52. tygodniu
Odsetek pacjentów z poprawą o co najmniej 50% dla 2 z 5 składowych1 i pogorszeniem o ponad 30% dla nie więcej niż jednej z pozostałych składowych | Odsetek pacjentów z poprawą o co najmniej 30% dla 3 z 5 składowych1 i pogorszeniem o ponad 30% dla nie więcej niż jednej z pozostałych składowych | |||
Placebo n=40 | Benlysta 10 mg/kg n=53 | Placebo n=40 | Benlysta 10 mg/kg n=53 | |
| Odpowiedź, n (%) | 14/40 (35,0) | 32/53 (60,4) | 11/40 (27,5) | 28/53 (52,8) |
| Zaobserwowana różnica w porównaniu do placebo | 25,38 | 25,33 | ||
| Iloraz szans (95% CI ) w porównaniu do placebo | 2,74 (1,15; 6,54) | 2,92 (1,19; 7,17) | ||
1 Pięć składowych PRINTO/ACR uległo zmianie procentowej w 52. tygodniu dla: oceny Parent’s Global Assessment (Parent GA), PGA, oceny SELENA SLEDAI, 24-godzinnego białkomoczu, oraz oceny Paediatric Quality of Life Inventory – Generic Core Scale (PedsQL GC) physical functioning domain score.
5.2 Właściwości farmakokinetyczne
Podane poniżej parametry farmakokinetyczne dla podawania podskórnego są oparte na oszacowaniach parametrów w populacji 661 pacjentów, złożonej z grupy 554 pacjentów z SLE oraz 107 zdrowych pacjentów, którzy otrzymywali produkt leczniczy Benlysta podawany podskórnie.
Wchłanianie
Produkt leczniczy Benlysta we wstrzykiwaczu jest podawany w drodze podskórnego wstrzyknięcia.
Biodostępność belimumabu po podaniu podskórnym wynosiła około 74%. Stan równowagi był osiągany po ok. 11 tygodniach podawania podskórnego. Maksymalne stężenie w surowicy (Cmax) belimumabu w stanie równowagi wynosiło 108 µg/ml.
Dystrybucja
Belimumab jest dystrybuowany do tkanek przy ogólnej objętości dystrybucji wynoszącej około 5 litrów.
Metabolizm
Belimumab jest białkiem, dla którego oczekiwanym szlakiem metabolicznym jest rozkład do niewielkich peptydów oraz pojedynczych aminokwasów przez szeroko rozpowszechnione enzymy proteolityczne. Nie przeprowadzono klasycznych badań biotransformacji.
Eliminacja
Po podaniu podskórnym, końcowy okres półtrwania belimumabu wynosił 18,3 dnia. Klirens układowy wynosił 204 ml/dobę.
Badanie dotyczące toczniowego zapalenia nerek
Populacyjną analizę farmakokinetyczną przeprowadzono dla grupy 224 dorosłych pacjentów z toczniowym zapaleniem nerek, którzy otrzymywali produkt leczniczy Benlysta w dawce 10 mg/kg mc. dożylnie (dni 0, 14, 28, a następnie co 28 dni aż do 104 tygodni). U pacjentów z toczniowym zapaleniem nerek, z powodu aktywności choroby nerek, klirens belimumabu był początkowo większy niż obserwowany w badaniach SLE; jednakże po 24 tygodniach leczenia i przez pozostałą część badania, klirens i ekspozycja na belimumab były podobne do obserwowanych u dorosłych pacjentów z SLE, którzy otrzymywali belimumab w dawce 10 mg/kg mc. dożylnie.
Na podstawie modeli i symulacji farmakokinetyki populacyjnej przewiduje się, że średnie stężenia w stanie stacjonarnym po podaniu podskórnym belimumabu w dawce 200 mg raz w tygodniu dorosłym z toczniowym zapaleniem nerek będą podobne do obserwowanych u dorosłych z toczniowym zapaleniem nerek otrzymujących dożylnie belimumab w dawce 10 mg/kg mc. co 4 tygodnie.
Specjalne grupy pacjentów
Dzieci i młodzież: Parametry farmakokinetyczne belimumabu podawanego podskórnie oceniano na podstawie populacyjnej analizy farmakokinetycznej dotyczącej 25 pacjentów z badania farmakokinetycznego fazy II przeprowadzonego u pacjentów pediatrycznych z SLE otrzymujących belimumab podskórnie oraz badania fazy II przeprowadzonego u pacjentów pediatrycznych z SLE otrzymujących belimumab dożylnie. Po podawaniu podskórnym dawki 200 mg belimumabu u pacjentów pediatrycznych w wieku od 5 do <18 lat [raz w tygodniu (pacjenci o masie ciała ≥50 kg), raz na 10 dni (pacjenci o masie ciała od 30 do <50 kg), albo raz na 2 tygodnie (pacjenci o masie ciała od 15 do <30 kg)], oszacowano, że dla stanu stabilnego średnie stężenie belimumabu jest podobne do uzyskanego u dorosłych pacjentów po podaniu podskórnym 200 mg raz w tygodniu oraz podobne do uzyskanego u pacjentów pediatrycznych z SLE otrzymujących belimumab dożylnie w dawce 10 mg/kg mc. w dniach 0., 14. i 28., a następnie w 4-tygodniowych odstępach. W symulacji dla stanu stabilnego, średnia geometryczna Cmax, Cavg, Cmin i AUC (obliczone w okresie dawkowania) wynosiły 124 µg/ml, 119 µg/ml, 111 µg/ml i 834 dni•µg/ml dla pacjentów o masie ciała ≥50 kg, otrzymujących belimumab raz na tydzień, 114 µg/ml, 105 µg/ml, 91 µg/ml i 1051 dni•µg/ml dla pacjentów pediatrycznych o masie ciała od 30 do <50 kg, otrzymujących belimumab raz na 10 dni, i 119 µg/ml, 103 µg/ml, 79 µg/ml i 1438 dni•µg/ml dla pacjentów pediatrycznych o masie ciała od 15 do <30 kg, otrzymujących belimumab raz na 2 tygodnie.
Osoby w podeszłym wieku: Produkt leczniczy Benlysta oceniano u ograniczonej liczby pacjentów w podeszłym wieku. Wiek nie miał wpływu na ekspozycję na belimumab w analizie farmakokinetyki populacyjnej dla podania podskórnego. Jednak ze względu na niewielką liczbę pacjentów w wieku ≥65, wpływ wieku nie może być ostatecznie wykluczony.
Niewydolność nerek: Nie przeprowadzono badań oceniających wpływ niewydolności nerek na farmakokinetykę belimumabu. Podczas badań klinicznych produkt leczniczy Benlysta oceniano u niewielkiej liczby pacjentów z SLE z łagodną (klirens kreatyniny [CrCl] ≥60 i <90 ml/min), umiarkowaną (CrCl ≥30 i <60 ml/min) oraz ciężką (CrCl ≥15 i <30 ml/min) niewydolnością nerek: 121 pacjentów z łagodną niewydolnością nerek i 30 pacjentów z umiarkowaną niewydolnością nerek otrzymało produkt Benlysta podany podskórnie; 770 pacjentów z łagodną niewydolnością nerek, 261 pacjentów z umiarkowaną niewydolnością nerek i 14 pacjentów z ciężką niewydolnością nerek otrzymało produkt Benlysta podany dożylnie.
Nie stwierdzono istotnego klinicznie obniżenia wartości klirensu układowego w związku z obserwowaną niewydolnością. Tym samym, dostosowanie dawki u pacjentów z niewydolnością nerek nie jest zalecane.
Niewydolność wątroby: Nie przeprowadzono badań oceniających wpływ niewydolności wątroby na farmakokinetykę belimumabu. Cząsteczki IgG1, takie jak belimumab, są katabolizowane przez szeroko rozpowszechnione enzymy proteolityczne, które nie są ograniczone do tkanki wątroby, w związku z czym jest mało prawdopodobne, aby zaburzenia czynności wątroby miały jakikolwiek wpływ na eliminację belimumabu.
Masa ciała/Indeks masy ciała (BMI):
Wpływ masy ciała i BMI na ekspozycję na belimumab po podaniu podskórnym u dorosłych nie został uznany za istotny klinicznie. Nie ma istotnego wpływu masy ciała na skuteczność i bezpieczeństwo. W związku z powyższym, dostosowywanie dawki u dorosłych nie jest zalecane.
Wpływ masy ciała na ekspozycję na belimumab po podaniu podskórnym u pacjentów pediatrycznych został ustalony z zastosowaniem populacyjnego modelu farmakokinetycznego. Pacjenci pediatryczni o mniejszej masie ciała mają mniejszy klirens i objętość dystrybucji belimumabu, co skutkuje zwiększoną ekspozycją na belimumab. W celu utrzymania ekspozycji na belimumab w akceptowalnych limitach, spójnie z zakresem masy ciała, pacjentom o mniejszej masie ciała belimumab jest podawany z mniejszą częstością (patrz punkt 4.2).
Zmiana metody podawania z dożylnego na podskórne
SLE
U pacjentów z SLE zmieniających, w odstępie od 1 do 4 tygodni, dawkowanie z 10 mg/kg mc. podawanych dożylnie co 4 tygodnie na schemat 200 mg podawanych podskórnie raz w tygodniu, stężenie belimumabu w surowicy przed pierwszym podaniem podskórnym było zbliżone do docelowego stężenia osiągniętego w stanie równowagi przy podawaniu podskórnym (patrz punkt 4.2). Zgodnie z symulacjami z wykorzystaniem parametrów farmakokinetyki populacyjnej, przeciętne stężenia belimumabu w stanie równowagi dla dawki 200 mg podawanej podskórnie raz w tygodniu (u pacjentów dorosłych, i u pacjentów pediatrycznych w wieku od 5 do <18 lat i masie ciała ≥50 kg), raz na 10 dni (u pacjentów pediatrycznych w wieku od 5 do <18 lat i masie ciała od 30 do <50 kg), lub raz na 2 tygodnie (u pacjentów pediatrycznych w wieku od 5 do <18 lat i masie ciała od 15 do <30 kg), były zbliżone do tych dla dawki 10 mg/kg mc. podawanej dożylnie co 4 tygodnie.
Toczniowe zapalenie nerek
Na podstawie symulacji z wykorzystaniem parametrów farmakokinetyki populacyjnej przewiduje się, że od jednego do dwóch tygodni po podaniu pierwszych 2 dawek dożylnych, u pacjentów z toczniowym zapaleniem nerek przechodzących ze schematu podawania 10 mg/kg mc. dożylnie na 200 mg podawane podskórnie raz na tydzień, średnie stężenia belimumabu w surowicy będą podobne do tych u pacjentów, którym podawano lek dożylnie 10 mg/kg mc. co 4 tygodnie (patrz punkt 4.2).
5.3 Przedkliniczne dane o bezpieczeństwie
Dane niekliniczne nie wykazują szczególnych zagrożeń dla ludzi na podstawie badań toksyczności po podaniu wielokrotnym i toksyczności reprodukcyjnej.
Dożylne i podskórne podawanie leku małpom powodowało spodziewaną redukcję liczby limfocytów B w tkankach obwodowych i w tkankach limfoidalnych, bez związanych z tym objawów toksykologicznych.
Przeprowadzono badania dotyczące rozrodczości u ciężarnych małp makaków otrzymujących belimumab w dawce 150 mg/kg mc. we wlewie dożylnym (dawka około 9 razy większa od przewidywanej maksymalnej ekspozycji klinicznej u ludzi), co 2 tygodnie, przez okres do 21 tygodni. Podawanie belimumabu nie było związane z bezpośrednimi ani pośrednimi szkodliwymi działaniami dotyczącymi toksyczności u matek, toksyczności rozwojowej, ani też działaniami teratogennymi.
Obserwacje związane z leczeniem były ograniczone do spodziewanej, odwracalnej redukcji liczby limfocytów B zarówno u samic, jak i u noworodków, jak również odwracalnej redukcji IgM u noworodków małp. Liczba limfocytów B powracała do normy po odstawieniu belimumabu około 1 roku po porodzie u małp dorosłych oraz do 3. miesiąca życia u noworodków małp; poziom IgM u niemowląt narażonych na działanie belimumabu in utero powracał do normy do ukończenia 6 miesięcy.
Wpływ na płodność samców i samic małp oceniano w 6-miesięcznym badaniu toksyczności po podaniu wielokrotnym belimumabu w dawkach wynoszących do 50 mg/kg mc. włącznie. Nie obserwowano żadnych zmian związanych z leczeniem w narządach płciowych męskich i żeńskich zwierząt dojrzałych płciowo. Nieformalna ocena cyklu miesiączkowego u samic nie wykazała żadnych zmian związanych z belimumabem.
Ponieważ belimumab jest przeciwciałem monoklonalnym, nie przeprowadzono badań genotoksyczności. Nie przeprowadzono badań rakotwórczości ani wpływu na płodność (u mężczyzn i u kobiet).
6. DANE FARMACEUTYCZNE
6.1 Wykaz substancji pomocniczych
Argininy chlorowodorek
Histydyna
Histydyny monochlorowodorek
Polisorbat 80 (E 433)
Chlorek sodu
Woda do wstrzykiwań
6.2 Niezgodności farmaceutyczne
Nieznane.
6.3 Okres ważności
3 lata.
6.4 Specjalne środki ostrożności podczas przechowywania
Przechowywać w lodówce (2°C do 8°C).
Nie zamrażać.
Przechowywać w oryginalnym opakowaniu w celu ochrony przed światłem.
Pojedynczy wstrzykiwacz produktu leczniczego Benlysta może być przechowywany w temperaturze do maksymalnie 25°C przez okres do 12 godzin. Wstrzykiwacz musi być chroniony przed światłem, a w razie niewykorzystania w ciągu 12 godzin, należy go wyrzucić.
6.5 Rodzaj i zawartość opakowania
1 ml roztworu w ampułko-strzykawce ze szkła typu 1 z zamocowaną igłą (stal nierdzewna) we wstrzykiwaczu.
Dostępne w opakowaniach zawierających 1 lub 4 wstrzykiwacze oraz w opakowaniach zbiorczych zawierających 12 jednodawkowych wstrzykiwaczy (3 opakowania po 4 wstrzykiwacze).
Nie wszystkie wielkości opakowań muszą znajdować się w obrocie.
6.6 Specjalne środki ostrożności dotyczące usuwania i przygotowania produktu leczniczego do
stosowania
Szczegółowe instrukcje dotyczące podskórnego podawania produktu leczniczego Benlysta we wstrzykiwaczu znajdują się na końcu ulotki dla pacjenta załączonej do opakowania (patrz Instrukcja krok po kroku).
Wszelkie niewykorzystane resztki produktu leczniczego lub jego odpady należy usunąć zgodnie z lokalnymi przepisami.
7. PODMIOT ODPOWIEDZIALNY POSIADAJĄCY POZWOLENIE
NA DOPUSZCZENIE DO OBROTU
GlaxoSmithKline (Ireland) Limited
12 Riverwalk
Citywest Business Campus
Dublin 24
Irlandia
8. NUMERY POZWOLEŃ NA DOPUSZCZENIE DO OBROTU
EU/1/11/700/003 1 wstrzykiwacz
| EU/1/11/700/004 4 wstrzykiwacze | |
| EU/1/11/700/005 12 (3x4) wstrzykiwaczy (opakowanie zbiorcze) | |
9. DATA WYDANIA PIERWSZEGO POZWOLENIA NA DOPUSZCZENIE DO OBROTU
I DATA PRZEDŁUŻENIA POZWOLENIA
Data wydania pierwszego pozwolenia na dopuszczenie do obrotu: 13 lipca 2011 Data ostatniego przedłużenia pozwolenia: 18 lutego 2016
10. DATA ZATWIERDZENIA LUB CZĘŚCIOWEJ ZMIANY TEKSTU
CHARAKTERYSTYKI PRODUKTU LECZNICZEGO
Szczegółowa informacja o tym produkcie jest dostępna na stronie internetowej Europejskiej Agencji Leków https://www.ema.europa.eu
Benlysta 200 mg roztwór do wstrzykiwań w ampułko-strzykawce.
1. NAZWA PRODUKTU LECZNICZEGO
Benlysta 200 mg roztwór do wstrzykiwań w ampułko-strzykawce.
2. SKŁAD JAKOŚCIOWY I ILOŚCIOWY
Każda 1-mililitrowa ampułko-strzykawka zawiera 200 mg belimumabu.
Belimumab jest ludzkim przeciwciałem monoklonalnym IgG1λ, wytwarzanym na linii komórek ssaków (NS0) z zastosowaniem techniki rekombinacji DNA.
Substancja pomocnicza o znanym działaniu
Każda ampułko-strzykawka zawiera 0,1 mg polisorbatu 80.
Pełny wykaz substancji pomocniczych, patrz punkt 6.1.
3. POSTAĆ FARMACEUTYCZNA
Roztwór do wstrzykiwań w ampułko-strzykawce (do wstrzykiwań)
Przezroczysty do opalizującego, bezbarwny do jasnożółtego roztwór o pH wynoszącym 6 i osmolalności 270 - 320 mOsm/kg.
4. SZCZEGÓŁOWE DANE KLINICZNE
4.1 Wskazania do stosowania
Produkt leczniczy Benlysta jest wskazany jako terapia uzupełniająca u dorosłych pacjentów z aktywnym, seropozytywnym toczniem rumieniowatym układowym (SLE) o wysokim stopniu aktywności choroby (np. z obecnością przeciwciał przeciwko dsDNA i z niskim poziomem dopełniacza) pomimo stosowania standardowego leczenia (patrz punkt 5.1).
Produkt leczniczy Benlysta jest wskazany w skojarzeniu z podstawowymi lekami immunosupresyjnymi w leczeniu dorosłych pacjentów z aktywnym toczniowym zapaleniem nerek (patrz punkty 4.2 i 5.1).
4.2 Dawkowanie i sposób podawania
Leczenie produktem leczniczym Benlysta powinien rozpoczynać i nadzorować wykwalifikowany lekarz mający doświadczenie w rozpoznawaniu i leczeniu SLE. Zaleca się, aby pierwsze wstrzyknięcie podskórne produktu leczniczego Benlysta zostało przeprowadzone pod nadzorem fachowego personelu medycznego posiadającego stosowne kwalifikacje do podjęcia, gdy to konieczne, odpowiednich działań w przypadku wystąpienia reakcji nadwrażliwości. Wykwalifikowany personel medyczny musi zapewnić odpowiednie szkolenie w zakresie wstrzyknięć podskórnych oraz przekazać wiedzę na temat sygnałów i objawów wystąpienia reakcji nadwrażliwości (patrz punkt 4.4). Pacjent może dokonywać samodzielnych wstrzyknięć lub opiekun pacjenta może podawać produkt leczniczy Benlysta w przypadku gdy wykwalifikowany personel medyczny stwierdzi, iż jest to właściwe.
Dawkowanie
Toczeń rumieniowaty układowy (SLE)
Zalecany schemat dawkowania to 200 mg raz na tydzień, podawane podskórnie. Dawkowanie nie jest zależne od masy ciała pacjenta (patrz punkt 5.2). Należy stale oceniać stan pacjenta. Jeżeli po 6 miesiącach leczenia produktem Benlysta nie ma poprawy kontroli choroby, należy rozważyć przerwanie stosowania tego leku.
Toczniowe zapalenie nerek
W przypadku pacjentów rozpoczynających terapię produktem leczniczym Benlysta w celu leczenia aktywnego toczniowego zapalenia nerek, zalecany schemat dawkowania to 400 mg (dwa wstrzyknięcia po 200 mg) raz na tydzień przez 4 dawki, a następnie 200 mg raz na tydzień. W przypadku pacjentów kontynuujących terapię produktem leczniczym Benlysta w celu leczenia aktywnego toczniowego zapalenia nerek, zalecana dawka wynosi 200 mg raz na tydzień. Produkt leczniczy Benlysta należy stosować w skojarzeniu z kortykosteroidami i mykofenolanem lub cyklofosfamidem w przypadku indukcji leczenia, lub mykofenolanem lub azatiopryną w przypadku leczenia podtrzymującego. Należy stale monitorować stan pacjenta.
Pominięcie podania dawek
W przypadku pominięcia podania dawki leku, zalecane jest podanie jej jak najszybciej. Następnie, pacjent może kontynuować przyjmowanie leku w ustalony wcześniej dzień tygodnia lub rozpocząć nowy cykl licząc od dnia, w którym podana została pominięta dawka.
Zmiana dnia podawania dawki
Jeśli pacjent chce zmienić dzień, w którym przyjmuje dawkę leku, kolejna dawka może zostać przyjęta w nowy, wybrany dzień tygodnia. Następnie pacjent może kontynuować nowy cykl przyjmowania leku licząc od tego dnia, nawet jeśli odstęp między kolejnymi dawkami tymczasowo jest krótszy niż zwykle.
Zmiana metody podawania z dożylnego na podskórne
SLE
Jeśli pacjent z SLE jest przestawiany z podawania dożylnego produktu leczniczego Benlysta na podawanie podskórne, pierwsze wstrzyknięcie podskórne musi być przeprowadzone 1 do 4 tygodni po ostatnim wlewie dożylnym (patrz punkt 5.2).
Toczniowe zapalenie nerek
Jeśli pacjent z toczniowym zapaleniem nerek jest przestawiany z podawania dożylnego produktu leczniczego Benlysta na podawanie podskórne, zalecane jest, aby pierwsze wstrzyknięcie podskórne dawki 200 mg zostało wykonane 1 do 2 tygodni po ostatnim wlewie dożylnym. Przestawienie takie może nastąpić w dowolnym momencie po otrzymaniu przez pacjenta dwóch pierwszych dawek w postaci wlewu dożylnego (patrz punkt 5.2).
Szczególne grupy pacjentów
Osoby w podeszłym wieku
Dane dotyczące pacjentów w wieku ≥65 lat są ograniczone (patrz punkt 5.1). Należy zachować ostrożność stosując produkt leczniczy Benlysta u osób w podeszłym wieku. Nie ma konieczności dostosowania dawki (patrz punkt 5.2).
Niewydolność nerek
Belimumab oceniano u ograniczonej liczby pacjentów z SLE i niewydolnością nerek. Na podstawie dostępnych informacji wiadomo, że nie jest konieczne dostosowanie dawkowania u pacjentów z łagodną, umiarkowaną lub ciężką niewydolnością nerek. Niemniej jednak, zaleca się ostrożność u pacjentów z ciężką niewydolnością nerek ze względu na brak danych (patrz punkt 5.2).
Niewydolność wątroby
Nie przeprowadzono badań produktu leczniczego Benlysta z udziałem pacjentów z niewydolnością wątroby. Jest mało prawdopodobne, aby pacjenci z zaburzeniami czynności wątroby wymagali dostosowania dawek (patrz punkt 5.2).
Dzieci i młodzież
SLE
U pacjentów w wieku od 5 do mniej niż 18 lat, nie oceniano podskórnego podawania produktu Benlysta w ampułko-strzykawce, dlatego zaleca się podawanie podskórne produktu Benlysta we wstrzykiwaczu. Aktualnie dostępne dane zostały opisane w punktach 4.8, 5.1 i 5.2, ale nie można na ich podstawie wydać zaleceń dotyczących dawkowania produktu Benlysta w ampułko-strzykawce.
Nie określono bezpieczeństwa stosowania i skuteczności produktu Benlysta podawanego podskórnie u dzieci w wieku poniżej 5 lat lub o masie ciała mniejszej niż 15 kg. Dane nie są dostępne.
Toczniowe zapalenie nerek
Nie określono bezpieczeństwa stosowania i skuteczności produktu Benlysta podawanego podskórnie u dzieci i młodzieży w wieku poniżej 18 lat. Dane nie są dostępne.
Sposób podawania
Ampułko-strzykawka musi być stosowana wyłącznie do wstrzyknięć podskórnych. Zalecanym miejscem iniekcji jest brzuch lub udo. W przypadku wstrzyknięć w tę samą okolicę ciała, pacjent musi zostać poinformowany, aby stosował inne miejsce wstrzyknięcia dla każdego wstrzyknięcia; wstrzyknięć nie wolno dokonywać w miejsca, w których skóra jest bardziej delikatna, zasiniona, zaczerwieniona lub stwardniała. W przypadku podawania dawki 400 mg w tę samą okolicę ciała zaleca się, aby 2 pojedyncze wstrzyknięcia po 200 mg były wykonane w odległości co najmniej 5 cm (około 2 cali) od siebie.
Szczegółowe instrukcje podawania podskórnego produktu leczniczego Benlysta w ampułko-strzykawce znajdują się na końcu ulotki dla pacjenta (patrz Instrukcja krok po kroku).
4.3 Przeciwwskazania
Nadwrażliwość na substancję czynną lub na którąkolwiek substancję pomocniczą wymienioną w punkcie 6.1.
4.4 Specjalne ostrzeżenia i środki ostrożności dotyczące stosowania
Identyfikowalność
W celu poprawienia identyfikowalności biologicznych produktów leczniczych należy czytelnie zapisać nazwę i numer serii podawanego produktu.
Produktu leczniczego Benlysta nie badano w następujących grupach pacjentów, w związku z czym nie zaleca się stosowania w tych przypadkach:
- ciężki czynny toczeń ośrodkowego układu nerwowego
- zakażenie wirusem HIV
- wirusowe zapalenie wątroby typu B lub C w wywiadzie lub obecnie
- hipogammaglobulinemia (IgG <400 mg/dl) lub niedobór IgA (IgA <10 mg/dl)
- stan po przeszczepieniu ważnego narządu lub komórek macierzystych układu krwiotwórczego/szpiku kostnego, bądź po przeszczepieniu nerki.
Stosowanie produktu równocześnie z terapią celowaną ukierunkowaną na limfocyty B
Na podstawie dostępnych danych, nie można zalecić jednoczesnego stosowania rytuksymabu i produktu leczniczego Benlysta u pacjentów z SLE (patrz punkt 5.1). Należy zachować ostrożność w przypadku stosowania produktu Benlysta równocześnie z inną terapią celowaną ukierunkowaną na limfocyty B.
Nadwrażliwość
Podanie dożylne lub podskórne produktu Benlysta może powodować reakcje nadwrażliwości, które mogą być ciężkie i śmiertelne. W razie wystąpienia ciężkiej reakcji należy przerwać podawanie produktu Benlysta i zastosować odpowiednie leczenie (patrz punkt 4.2). Ryzyko wystąpienia reakcji nadwrażliwości jest największe podczas podawania dwóch pierwszych dawek; jednak musi być brane pod uwagę przy każdym podaniu leku. U pacjentów z historią alergii wielolekowej lub znaczną nadwrażliwością ryzyko może być większe. Obserwowano też nawrót istotnych klinicznie reakcji pomimo wcześniejszego odpowiedniego leczenia objawów (patrz punkt 4.2 i 4.8).
Pacjenci muszą zostać poinformowani o ryzyku wystąpienia reakcji nadwrażliwości w dniu lub kilka dni po podaniu dawki leku, a także otrzymać informację o możliwych sygnałach i objawach oraz możliwości wystąpienia nawrotu. Pacjenci muszą zostać poinstruowani, aby w przypadku wystąpienia takich objawów natychmiast zwrócili się po pomoc medyczną. Pacjent musi mieć zapewniony dostęp do ulotki. Obserwowano też reakcje nadwrażliwości typu późnego o mniejszym stopniu nasilenia, obejmujące wysypkę, nudności, zmęczenie, ból mięśni, ból głowy i obrzęk twarzy.
W badaniach klinicznych dotyczących podawania dożylnego stwierdzono ciężkie reakcje na wlew dożylny oraz reakcje nadwrażliwości, w tym reakcje anafilaktyczne, bradykardię, hipotensję, obrzęk naczynioruchowy i duszność. Patrz Charakterystyka Produktu Leczniczego dla produktu Benlysta, proszek do sporządzania koncentratu roztworu do infuzji (patrz punkt 4.4.).
Zakażenia
Mechanizm działania belimumabu może zwiększyć ryzyko rozwoju zakażeń u dorosłych i dzieci z toczniem, w tym zakażeń oportunistycznych, i młodsze dzieci mogą być narażone na zwiększone ryzyko. W kontrolowanych badaniach klinicznych, częstość występowania ciężkich zakażeń była podobna w grupach otrzymujących produkt leczniczy Benlysta i placebo; jednakże, zakażenia ze skutkiem śmiertelnym (np. zapalenie płuc i sepsa) występowały częściej u pacjentów otrzymujących produkt Benlysta niż w grupie otrzymującej placebo (patrz punkt 4.8). Przed rozpoczęciem terapii produktem Benlysta należy rozważyć zaszczepienie pacjenta przeciw pneumokokom. Nie wolno rozpoczynać terapii produktem leczniczym Benlysta u pacjentów z aktywnymi ciężkimi zakażeniami (w tym z ciężkimi, przewlekłymi infekcjami). Rozważając zastosowanie produktu Benlysta u pacjentów z nawracającymi zakażeniami w wywiadzie lekarze muszą zachować ostrożność i dokładnie ocenić czy oczekiwane korzyści przewyższają ryzyko. Lekarze muszą zalecić pacjentom kontakt z ich lekarzami prowadzącymi w przypadku wystąpienia objawów infekcji. Pacjenci, u których wystąpi zakażenie w trakcie leczenia produktem Benlysta, muszą być uważnie monitorowani oraz należy dokładnie rozważyć możliwość przerwania terapii immunosupresyjnej uwzględniającej produkt Benlysta do czasu zakończenia infekcji. Ryzyko związane ze stosowaniem produktu leczniczego Benlysta u pacjentów z czynną lub utajoną gruźlicą jest nieznane.
Depresja i zachowania samobójcze
W kontrolowanych badaniach klinicznych dotyczących podawania dożylnego i podskórnego, u pacjentów otrzymujących produkt leczniczy Benlysta zgłaszano częściej zaburzenia psychiczne (depresja, myśli i zachowania samobójcze, w tym samobójstwa) (patrz punkt 4.8). Lekarze powinni oceniać ryzyko wystąpienia depresji oraz samobójstwa u pacjentów na podstawie historii choroby oraz aktualnego stanu psychicznego przed rozpoczęciem leczenia produktem Benlysta, a następnie monitorować pacjentów w trakcie leczenia. Lekarze muszą pouczać pacjentów (oraz, w stosownych przypadkach, opiekunów) aby skontaktowali się z lekarzem w przypadku wystąpienia nowych lub nasilenia się istniejących objawów psychicznych. U pacjentów, u których wystąpią takie objawy, należy rozważyć przerwanie leczenia.
Ciężkie skórne reakcje niepożądane
Zespół Stevensa-Johnsona (SJS, ang. Stevens-Johnson syndrome) i toksyczną nekrolizę naskórka (TEN, ang. toxic epidermal necrolysis), mogące zagrażać życiu lub prowadzić do zgonu, zgłaszano w związku z leczeniem produktem leczniczym Benlysta. Pacjentów należy poinformować o objawach przedmiotowych i podmiotowych SJS i TEN i należy ich ściśle obserwować w celu wykrycia reakcji skórnych. Jeśli wystąpią objawy przedmiotowe i podmiotowe wskazujące na te reakcje, należy natychmiast odstawić produkt leczniczy Benlysta i rozważyć wdrożenie alternatywnego sposobu leczenia. Jeśli u pacjenta rozwinął się SJS lub TEN w wyniku stosowania produktu leczniczego Benlysta, już nigdy nie wolno wznawiać u niego leczenia produktem leczniczym Benlysta.
Postępująca leukoencefalopatia wieloogniskowa (PML)
U pacjentów otrzymujących produkt leczniczy Benlysta w leczeniu SLE zgłaszano występowanie postępującej leukoencefalopatii wieloogniskowej (PML). Lekarze muszą zwracać szczególną uwagę na objawy mogące sugerować PML, które mogą pozostać niezauważone przez pacjenta (np. objawy przedmiotowe i podmiotowe dotyczące funkcji poznawczych, neurologicznych czy psychiatrycznych). Lekarz musi obserwować pacjentów w celu wykrycia takich nowych lub nasilających się objawów i w przypadku ich wystąpienia zlecić konsultację neurologiczną i musi rozważyć przeprowadzenie diagnostyki odpowiedniej do rozpoznawania PML zgodnie ze wskazaniami klinicznymi. W przypadku podejrzenia PML, leczenie immunosupresyjne, w tym podawanie produktu leczniczego Benlysta, musi być wstrzymane do czasu wykluczenia PML. W przypadku potwierdzenia PML, leczenie immunosupresyjne, w tym podawanie produktu leczniczego Benlysta, musi zostać zakończone.
Immunizacja
Nie należy podawać żywych szczepionek (zawierających żywe, atenuowane drobnoustroje) w okresie 30 dni przed podaniem produktu leczniczego Benlysta lub równocześnie z tym lekiem, gdyż nie określono bezpieczeństwa klinicznego takiego postępowania. Nie ma dostępnych danych na temat wtórnego przeniesienia zakażenia z osób otrzymujących żywe szczepionki na pacjentów leczonych produktem Benlysta.
Ze względu na swój mechanizm działania, belimumab może mieć niekorzystny wpływ na odpowiedź na szczepienie. Niemniej jednak, w niewielkim badaniu oceniającym odpowiedź na 23-walentną szczepionkę przeciw pneumokokom, ogólna odpowiedź immunologiczna w stosunku do różnych serotypów u pacjentów z SLE przyjmujących produkt leczniczy Benlysta była podobna do odpowiedzi uzyskanej u pacjentów poddawanych standardowemu leczeniu immunosupresyjnemu w czasie szczepienia. Dostępne dane są niewystarczające do tego, aby wyciągnąć wnioski odnośnie odpowiedzi na inne szczepionki.
Ograniczone dane wskazują, że produkt leczniczy Benlysta nie ma istotnego wpływu na zdolność do utrzymania ochronnej odpowiedzi immunologicznej na szczepienie wykonane przed jego zastosowaniem. W badaniu cząstkowym obserwowano, że u niewielkiej grupy pacjentów, którzy wcześniej otrzymali szczepienie przeciwko tężcowi, pneumokokom lub grypie, ochronne miana przeciwciał utrzymywały się po leczeniu produktem Benlysta.
Nowotwory złośliwe i zaburzenia limfoproliferacyjne
Leki immunomodulujące, w tym produkt leczniczy Benlysta, mogą zwiększać ryzyko rozwoju nowotworów złośliwych. Zaleca się zachowanie ostrożności przy rozważaniu leczenia produktem leczniczym Benlysta u pacjentów z nowotworem złośliwym w wywiadzie, jak również przy rozważaniu kontynuowania takiego leczenia u pacjentów, u których rozpoznano chorobę nowotworową. Nie badano pacjentów, u których występował nowotwór złośliwy w okresie ostatnich 5 lat, z wyjątkiem raka skóry (podstawnokomórkowego lub płaskonabłonkowego), a także raka szyjki macicy, który został całkowicie usunięty chirurgicznie lub odpowiednio leczony.
Zawartość Polisorbatu 80
Ten produkt leczniczy zawiera polisorbat 80 (patrz punkt 2), który może powodować reakcje alergiczne.
Zawartość sodu
Ten produkt leczniczy zawiera mniej niż 1 mmol sodu (23 mg) na dawkę, to znaczy lek uznaje się za „wolny od sodu”.
4.5 Interakcje z innymi produktami leczniczymi i inne rodzaje interakcji
Nie przeprowadzono badań interakcji in vivo. Formacja niektórych enzymów CYP450 jest hamowana poprzez zwiększony poziom niektórych cytokin podczas przewlekłego stanu zapalnego. Nie wiadomo, czy belimumab może wpływać pośrednio na te cytokiny. Ryzyko pośredniego wpływu belimumabu na zmniejszenie aktywności CYP nie może być wykluczone. U pacjentów poddawanych leczeniu z użyciem substratów CYP o wąskim indeksie terapeutycznym, z indywidualnym doborem dawki (np. warfaryny), należy rozważyć nadzór terapeutyczny podczas rozpoczynania i kończenia terapii belimumabem.
4.6 Wpływ na płodność, ciążę i laktację
Kobiety w wieku rozrodczym/Antykoncepcja u mężczyzn i kobiet
Kobiety w wieku rozrodczym muszą stosować skuteczną antykoncepcję w trakcie leczenia produktem leczniczym Benlysta oraz przez co najmniej 4 miesiące od przyjęcia ostatniej dawki leku.
Ciąża
Dane na temat stosowania produktu leczniczego Benlysta u kobiet w ciąży są ograniczone. Poza oczekiwanym działaniem farmakologicznym, czyli redukcją liczby limfocytów B, badania prowadzone na małpach nie wykazały żadnego bezpośredniego ani pośredniego szkodliwego wpływu na czynności związane z reprodukcją (patrz punkt 5.3). Produktu leczniczego Benlysta nie należy stosować podczas ciąży, chyba że potencjalne korzyści przewyższają potencjalne ryzyko dla płodu.
Karmienie piersią
Nie wiadomo, czy produkt leczniczy Benlysta przenika do mleka lub czy jest on wchłaniany do krążenia układowego po przyjęciu doustnym. Wykryto jednak belimumab w mleku samic małp, które otrzymywały dawkę 150 mg/kg mc. co 2 tygodnie.
Ponieważ przeciwciała matczyne (IgG) przenikają do mleka ludzkiego, zaleca się, aby podjąć decyzję, czy przerwać karmienie piersią, czy też zrezygnować z leczenia produktem Benlysta, z uwzględnieniem korzyści z karmienia piersią dla dziecka oraz korzyści z leczenia dla kobiety.
Płodność
Nie ma dostępnych danych na temat wpływu belimumabu na płodność u ludzi. Nie oceniano formalnie wpływu na płodność samców i samic w badaniach prowadzonych na zwierzętach (patrz punkt 5.3).
4.7 Wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn
Nie przeprowadzono badań nad wpływem produktu na zdolność prowadzenia pojazdów i obsługiwania maszyn. Nie przewiduje się szkodliwego wpływu na takie aktywności na podstawie właściwości farmakologicznych belimumabu. Zaleca się, aby podczas rozważania zdolności pacjenta do wykonywania czynności, które wymagają osądu lub sprawności ruchowej lub poznawczej, uwzględnić stan kliniczny pacjenta oraz profil działań niepożądanych produktu Benlysta.
4.8 Działania niepożądane
Podsumowanie profilu bezpieczeństwa
Bezpieczeństwo stosowania belimumabu u pacjentów z SLE oceniano w: trzech badaniach kontrolowanych za pomocą placebo, przeprowadzonych przed dopuszczeniem do obrotu, dotyczących podawania dożylnego i jednym kolejnym regionalnym badaniu kontrolowanym za pomocą placebo dotyczącym podawania dożylnego, jednym badaniu kontrolowanym za pomocą placebo dotyczącym podawania podskórnego oraz dwóch badań kontrolowanych za pomocą placebo dotyczących podawania dożylnego, przeprowadzonych po wprowadzeniu do obrotu; bezpieczeństwo stosowania u pacjentów z aktywnym toczniowym zapaleniem nerek oceniano w jednym badaniu kontrolowanym za pomocą placebo dotyczącym podawania dożylnego.
Dane przedstawione w tabeli poniżej dotyczą ekspozycji 674 pacjentów z SLE, z trzech badań klinicznych przeprowadzonych przed dopuszczeniem do obrotu i 470 pacjentów z kolejnego badania kontrolowanego za pomocą placebo, na produkt leczniczy Benlysta podawany dożylnie (dawka 10 mg/kg mc. podawana w ciągu 1 godziny w dniach 0, 14., 28., a następnie co 28 dni przez okres do 52 tygodni), a także 556 pacjentów z SLE otrzymujących produkt Benlysta podawany podskórnie (dawka 200 mg raz w tygodniu przez okres do 52 tygodni). Przedstawione dane na temat bezpieczeństwa, u niektórych pacjentów z SLE obejmują dane wykraczające poza tydzień 52. Dane te odzwierciedlają dodatkową ekspozycję 224 pacjentów z aktywnym toczniowym zapaleniem nerek, którzy otrzymywali produkt leczniczy Benlysta podawany dożylnie (dawka 10 mg/kg mc. podawana przez okres do 104 tygodni). Uwzględniono także dane z raportów po wprowadzeniu do obrotu.
Większość pacjentów otrzymywała jednocześnie jedną lub więcej spośród następujących terapii przeciw SLE: kortykosteroidy, produkty lecznicze o działaniu immunomodulacyjnym, leki przeciwmalaryczne, niesteroidowe leki przeciwzapalne.
Reakcje niepożądane obserwowano u 84% pacjentów leczonych produktem Benlysta oraz u 87% pacjentów otrzymujących placebo. Najczęściej zgłaszanymi reakcjami niepożądanymi (występującymi u ≥5% pacjentów z SLE leczonych produktem Benlysta w połączeniu ze standardowym leczeniem oraz z częstością o ≥1% większą niż wśród pacjentów otrzymujących placebo) było: zapalenie jamy nosowo-gardłowej. Odsetek pacjentów, którzy przerwali leczenie z powodu działań niepożądanych wyniósł 7% w grupie pacjentów leczonych produktem Benlysta oraz 8% w grupie pacjentów przyjmujących placebo.
Najczęściej zgłaszanymi reakcjami niepożądanymi (występującymi u >5% pacjentów z aktywnym toczniowym zapaleniem nerek leczonych produktem Benlysta w połączeniu ze standardowym leczeniem) były: zakażenia górnych dróg oddechowych, zakażenia dróg moczowych oraz półpasiec. Odsetek pacjentów, którzy przerwali leczenie z powodu działań niepożądanych wyniósł 12,9% w grupie pacjentów leczonych produktem Benlysta oraz 12,9% w grupie pacjentów przyjmujących placebo.
Ciężkie skórne reakcje niepożądane: Zespół Stevensa-Johnsona (SJS) i toksyczną nekrolizę naskórka (TEN), zgłaszano w związku z leczeniem produktem leczniczym Benlysta (patrz punkt 4.4).
Tabela działań niepożądanych
Reakcje niepożądane zostały wymienione poniżej według klasyfikacji układów i narządów MedDRA oraz częstości występowania. Użyto następujących kategorii częstości występowania:
Bardzo często ≥1/10
Często od ≥1/100 do <1/10
Niezbyt często od ≥1/1000 do <1/100
Rzadko ≥1/10 000 do <1/1000
Częstość nieznana nie może być określona na podstawie dostępnych danych.
W obrębie każdej grupy o określonej częstości występowania, objawy niepożądane są przedstawione w kolejności malejącego stopnia nasilenia. Wskazana częstość jest największą częstością obserwowaną dla obu postaci.
| Klasyfikacja układów i narządów | Częstość | Działania niepożądane |
| Zakażenia bakteryjne i pasożytnicze1 | Bardzo często | Zakażenia bakteryjne, np. zapalenie oskrzeli, zakażenie dróg moczowych |
| Często | Wirusowe zapalenie żołądka i jelit, zapalenie gardła, zapalenie jamy nosowej i gardła, wirusowe zakażenie górnych dróg oddechowych | |
| Zaburzenia krwi i układu chłonnego | Często | Leukopenia |
| Zaburzenia układu immunologicznego | Często | Reakcje nadwrażliwości2 |
| Niezbyt często | Reakcje anafilaktyczne | |
| Rzadko | Opóźnione, nieostre reakcje nadwrażliwości typu późnego | |
| Zaburzenia psychiczne | Często | Depresja |
| Niezbyt często | Zachowania samobójcze, myśli samobójcze | |
| Zaburzenia układu nerwowego | Często | Migrena |
| Zaburzenia żołądka i jelit | Często | Biegunka, nudności |
| Zaburzenia skóry i tkanki podskórnej | Często | Reakcje w miejscu wstrzyknięcia3, pokrzywka, wysypka |
| Niezbyt często | Obrzęk naczynioruchowy | |
| Częstość nieznana | Zespół Stevensa-Johnsona, toksyczna nekroliza naskórka | |
| Zaburzenia mięśniowo-szkieletowe i tkanki łącznej | Często | Bóle kończyn |
| Zaburzenia ogólne i stany w miejscu podania | Często | Uogólnione reakcje na wlew dożylny lub wstrzyknięcie2, gorączka |
1 Szczegółowe informacje, patrz „Opis wybranych działań niepożądanych” oraz punkt 4.4, podpunkt „Zakażenia”.
2 „Reakcje nadwrażliwości” obejmują grupę zaburzeń, w tym anafilaksję, i mogą objawiać się szeregiem różnych objawów, takich jak nagłe zmniejszenie ciśnienia tętniczego, obrzęk naczynioruchowy, pokrzywka lub inna forma wysypki, świąd oraz duszność. „Uogólnione reakcje na wlew dożylny lub wstrzyknięcie” obejmują grupę zaburzeń, które mogą objawiać się szeregiem różnych objawów, takich jak bradykardia, bóle mięśni, bóle głowy, wysypka, pokrzywka, gorączka, nagłe zmniejszenie ciśnienia tętniczego, nadciśnienie tętnicze, zawroty głowy i bóle stawów. Ze względu na nakładanie się objawów i dolegliwości nie zawsze możliwe jest dokonanie rozróżnienia między reakcjami nadwrażliwości i ogólnoustrojowymi reakcjami na wlew dożylny lub wstrzyknięcie.
3 Dotyczy wyłącznie postaci do wstrzyknięć podskórnych.
Opis wybranych działań niepożądanych
Dane przedstawione poniżej pochodzą z trzech badań klinicznych, przeprowadzonych przed dopuszczeniem do obrotu, dotyczących podawania dożylnego (dawka 10 mg/kg mc. podawana wyłącznie dożylnie) oraz z badania klinicznego dotyczącego podawania podskórnego. „Zakażenia” oraz „Zaburzenia psychiczne” obejmują również dane z badania po wprowadzeniu do obrotu.
Uogólnione reakcje na wlew dożylny lub wstrzyknięcie i reakcje nadwrażliwości: Reakcje uogólnione na wlew dożylny lub wstrzyknięcie oraz reakcje nadwrażliwości generalnie były obserwowane w dniu podania, ale ostre reakcje nadwrażliwości mogą wystąpić również kilka dni po podaniu leku. U pacjentów z historią alergii wielolekowej lub znaczną nadwrażliwością ryzyko wystąpienia reakcji może być większe.
Częstość występowania reakcji na wlew dożylny oraz reakcji nadwrażliwości po podaniu dożylnym występujących w okresie 3 dni po podaniu leku wynosiła 12% w grupie pacjentów otrzymujących produkt leczniczy Benlysta oraz u 10% pacjentów w grupie placebo, natomiast odsetki pacjentów, u których konieczne było całkowite przerwanie leczenia, wynosiły odpowiednio 1,2% i 0,3%.
Częstość występowania reakcji uogólnionych oraz reakcji nadwrażliwości po wstrzyknięciu, występujących w okresie 3 dni po podaniu leku wynosiła 7% w grupie pacjentów otrzymujących produkt leczniczy Benlysta oraz u 9% pacjentów w grupie placebo.
Istotne klinicznie reakcje nadwrażliwości związane z produktem Benlysta podawanym podskórnie i wymagające całkowitego przerwania leczenia stwierdzono u 0,2% pacjentów otrzymujących produkt Benlysta i nie stwierdzono w grupie pacjentów przyjmujących placebo.
Zakażenia: Ogólna częstość występowania zakażeń w przeprowadzonych przed dopuszczeniem do obrotu badaniach dotyczących podawania dożylnego i podskórnego u pacjentów z SLE wynosiła 63% zarówno w grupie leczonej produktem leczniczym Benlysta jak i w grupie otrzymującej placebo. Zakażeniami, które występowały u co najmniej 3% pacjentów leczonych produktem Benlysta oraz z częstością o co najmniej 1% większą niż w przypadku pacjentów otrzymujących placebo, były: wirusowe zakażenie górnych dróg oddechowych, zapalenie oskrzeli oraz bakteryjne zakażenie dróg moczowych. Ciężkie zakażenia występowały u 5% pacjentów zarówno w grupie otrzymującej produkt Benlysta jak i placebo; ciężkie zakażenia oportunistyczne stwierdzono odpowiednio u 0,4% i 0% z nich. Zakażenia wymagające przerwania leczenia występowały u 0,7% pacjentów otrzymujących produkt Benlysta oraz u 1,5% pacjentów otrzymujących placebo. Niektóre zakażenia miały ciężki przebieg lub skutek śmiertelny.
Informacje dotyczące zakażeń obserwowanych u pacjentów pediatrycznych z SLE znajdują się poniżej, w punkcie Dzieci i młodzież.
W badaniu dotyczącym toczniowego zapalenia nerek, pacjenci otrzymywali podstawową terapię standardową (patrz punkt 5.1), a ogólna częstość zakażeń wynosiła 82% u pacjentów otrzymujących produkt leczniczy Benlysta w porównaniu z 76% u pacjentów otrzymujących placebo. Ciężkie zakażenia wystąpiły u 13,8% pacjentów otrzymujących produkt Benlysta i u 17,0% pacjentów otrzymujących placebo. Zakażenia ze skutkiem śmiertelnym wystąpiły u 0,9% (2/224) pacjentów otrzymujących produkt Benlysta i u 0,9% (2/224) pacjentów otrzymujących placebo.
W randomizowanym, podwójnie zaślepionym, trwającym 52 tygodnie badaniu bezpieczeństwa dotyczącym SLE i przeprowadzonym po wprowadzeniu do obrotu (BEL115467), w którym oceniano śmiertelność oraz występowanie poszczególnych działań niepożądanych u dorosłych, ciężkie infekcje wystąpiły u 3,7% pacjentów otrzymujących produkt leczniczy Benlysta (10 mg/kg mc., dożylnie) w porównaniu do 4,1% pacjentów otrzymujących placebo. Jednakże, zakażenia ze skutkiem śmiertelnym (np. zapalenie płuc i sepsa) wystąpiły u 0,45% (9/2002) pacjentów otrzymujących produkt Benlysta w porównaniu do 0,15% (3/2001) pacjentów otrzymujących placebo, podczas gdy całkowita śmiertelność (bez względu na przyczynę) wyniosła odpowiednio: 0,5% (10/2002) w porównaniu do 0,4% (8/2001). Większość zakażeń ze skutkiem śmiertelnym zaobserwowano w ciągu pierwszych 20 tygodni terapii produktem leczniczym Benlysta.
Zaburzenia psychiczne: W badaniach klinicznych dotyczących podawania dożylnego u pacjentów z SLE, przeprowadzonych przed dopuszczeniem do obrotu, ciężkie zdarzenia psychiczne zgłoszono u 1,2% (8/674) pacjentów otrzymujących produkt leczniczy Benlysta w dawce 10 mg/kg mc. oraz u 0,4% (3/675) pacjentów otrzymujących placebo. Ciężką depresję zgłoszono u 0,6% (4/674) pacjentów otrzymujących produkt leczniczy Benlysta w dawce 10 mg/kg mc. oraz u 0,3% (2/675) pacjentów otrzymujących placebo. Wśród pacjentów leczonych produktem Benlysta wystąpiły dwa przypadki samobójstwa (w tym jeden dotyczący pacjenta otrzymującego 1 mg/kg mc. produktu Benlysta).
W badaniu klinicznym dotyczącym SLE, przeprowadzonym po wprowadzeniu do obrotu, ciężkie zdarzenia psychiczne zgłoszono u 1,0% (20/2002) pacjentów otrzymujących produkt leczniczy Benlysta oraz u 0,3% (6/2001) pacjentów otrzymujących placebo. Ciężką depresję zgłoszono u 0,3% (7/2002) pacjentów otrzymujących produkt Benlysta oraz u <0,1% (1/2001) pacjentów otrzymujących placebo. Całkowita liczba przypadków wystąpienia ciężkich zaburzeń dotyczących myśli lub zachowań samobójczych bądź przypadków samookaleczeń bez intencji samobójczych wyniosła 0,7% (15/2002) u pacjentów otrzymujących produkt Benlysta oraz 0,2% (5/2001) w grupie otrzymującej placebo. Nie odnotowano przypadku samobójstwa w żadnej z tych grup.
Powyższe badania dotyczące podawania dożylnego u pacjentów z SLE nie wykluczały pacjentów z zaburzeniami psychicznymi w wywiadzie.
W badaniach dotyczących podawania podskórnego u pacjentów z SLE, z których wyłączono pacjentów z zaburzeniami psychicznymi stwierdzonymi w wywiadzie, ciężkie zdarzenia psychiczne zgłoszono u 0,2% (1/556) pacjentów otrzymujących produkt leczniczy Benlysta oraz u żadnego z pacjentów otrzymującego placebo. W żadnej z grup nie odnotowano zdarzeń powiązanych z ciężką depresją ani przypadków samobójstwa.
Leukopenia: Częstość występowania leukopenii u pacjentów z SLE, zgłoszonej jako zdarzenie niepożądane wynosiła 3% w grupie produktu Benlysta oraz 2% w grupie placebo.
Zaburzenia w miejscu podania: W badaniu dotyczącym podawania podskórnego u pacjentów z SLE, częstość występowania reakcji w miejscu wstrzyknięcia wynosiła odpowiednio: 6,1% (34/556) i 2,5% (7/280) u pacjentów w grupie otrzymującej produkt leczniczy Benlysta oraz w grupie otrzymującej placebo. Reakcje te (głównie: ból, zaczerwienienie, krwiak, świąd lub stwardnienie) miały nasilenie łagodne lub umiarkowane. Większość z nich nie powodowała konieczności przerwania leczenia.
Dzieci i młodzież
Profil działań niepożądanych u pacjentów pediatrycznych został określony na podstawie jednego badania dotyczącego podawania podskórnego i jednego badania dotyczącego podawania dożylnego.
W 52-tygodniowym niezaślepionym badaniu z udziałem 25 pacjentów pediatrycznych (w wieku od 10 do 17 lat) z SLE, którzy otrzymywali podskórnie produkt leczniczy Benlysta przy porównywalnym narażeniu u dorosłych (200 mg w ustalonym na podstawie masy ciała schemacie dawkowania, z zachowaniem równoczesnej terapii), profil bezpieczeństwa u pacjentów pediatrycznych otrzymujących produkt leczniczy Benlysta podskórnie był spójny ze znanym profilem bezpieczeństwa belimumabu.
W 52-tygodniowym badaniu kontrolowanym za pomocą placebo, w którym 53 pacjentów (w wieku od 6 do 17 lat) z SLE otrzymywało produkt leczniczy Benlysta (dawka 10 mg/kg mc. podawany dożylnie w dniach 0., 14., 28., a następnie co 28 dni, z zachowaniem równoczesnej terapii) nie zaobserwowano żadnych nowych sygnałów dotyczących bezpieczeństwa u pacjentów pediatrycznych w wieku 12 lat i starszych (n=43). Dane dotyczące bezpieczeństwa u dzieci w wieku poniżej 12 lat (n=10) są ograniczone.
Zakażenia
Grupa dzieci w wieku 5 do 11 lat: zakażenia wystąpiły u 8 spośród 10 pacjentów otrzymujących produkt leczniczy Benlysta dożylnie i u 3 spośród 3 pacjentów otrzymujących placebo, i ciężkie zakażenia wystąpiły u 1 spośród 10 pacjentów otrzymujących produkt leczniczy Benlysta dożylnie i u 2 spośród 3 pacjentów otrzymujących placebo (patrz punkt 4.4).
Grupa młodzieży w wieku 12 do 17 lat: zakażenia wystąpiły u 22 spośród 43 pacjentów otrzymujących produkt leczniczy Benlysta dożylnie i u 25 spośród 37 pacjentów otrzymujących placebo, a ciężkie zakażenia wystąpiły u 3 spośród 43 pacjentów otrzymujących produkt leczniczy Benlysta dożylnie i u 3 spośród 37 pacjentów otrzymujących placebo. W fazie otwartej będącej przedłużeniem badania wystąpił jeden przypadek zakażenia zakończonego zgonem u pacjenta otrzymującego produkt leczniczy Benlysta dożylnie.
Zgłaszanie podejrzewanych działań niepożądanych
Po dopuszczeniu produktu leczniczego do obrotu istotne jest zgłaszanie podejrzewanych działań niepożądanych. Umożliwia to nieprzerwane monitorowanie stosunku korzyści do ryzyka stosowania produktu leczniczego. Osoby należące do fachowego personelu medycznego powinny zgłaszać wszelkie podejrzewane działania niepożądane za pośrednictwem krajowego systemu zgłaszania wymienionego w załączniku V.
4.9 Przedawkowanie
Doświadczenie kliniczne z przedawkowaniem produktu leczniczego Benlysta jest ograniczone. Działania niepożądane zgłaszane w powiązaniu z przypadkami przedawkowania były zgodne z działaniami niepożądanymi właściwymi dla belimumabu.
Dwie dawki do 20 mg/kg mc., podane w odstępie 21 dni we wlewie dożylnym u ludzi nie powodowały wzrostu częstości występowania ani stopnia nasilenia reakcji niepożądanych w porównaniu z dawkami 1, 4 lub 10 mg/kg mc.
W razie niezamierzonego przedawkowania, pacjenta należy uważnie obserwować, a w razie potrzeby zastosować odpowiednie postępowanie podtrzymujące.
5. WŁAŚCIWOŚCI FARMAKOLOGICZNE
5.1 Właściwości farmakodynamiczne
Grupa farmakoterapeutyczna: Leki immunosupresyjne, przeciwciała monoklonalne, kod ATC: L04AG04
Mechanizm działania
Belimumab jest ludzkim przeciwciałem monoklonalnym IgG1λ, swoistym dla rozpuszczalnego ludzkiego białka stymulującego limfocyty B (BLyS, określane także jako BAFF i TNFSF13B). Belimumab blokuje wiązanie rozpuszczalnego BLyS, czynnika przeżywalności limfocytów B, z jego receptorami na tych limfocytach. Belimumab nie wiąże się bezpośrednio z limfocytami B, lecz przyłączając się do BLyS uniemożliwia przeżycie limfocytom B, w tym także limfocytom B autoreaktywnym, jak też redukuje różnicowanie limfocytów B w komórki plazmatyczne wytwarzające immunoglobuliny.
Poziom BLyS jest podwyższony u pacjentów z SLE i innymi chorobami autoimmunologicznymi. Obserwowano związek pomiędzy poziomem BLyS w osoczu i aktywnością SLE. Względny udział poziomu BLyS w patofizjologii SLE nie jest do końca poznany.
Działanie farmakodynamiczne
Mediana poziomu IgG w 52. tygodniu była zmniejszona o 11% u pacjentów z SLE otrzymujących produkt leczniczy Benlysta w porównaniu do wzrostu o 0,7% u pacjentów otrzymujących placebo.
W grupie pacjentów wyjściowo z przeciwciałami anty-dsDNA, mediana poziomu przeciwciał anty-dsDNA w 52. tygodniu była zmniejszona o 56% u pacjentów otrzymujących produkt leczniczy Benlysta w porównaniu do 41% u pacjentów otrzymujących placebo. W grupie pacjentów wyjściowo z przeciwciałami anty-dsDNA, zmiana do nieoznaczalnego miana przeciwciał anty-dsDNA wystąpiła do 52. tygodnia u 18% osób leczonych produktem Benlysta, w porównaniu do 15% pacjentów otrzymujących placebo.
U pacjentów z SLE z niskim poziomem dopełniacza obserwowano normalizację C3 i C4 do tygodnia 52. u odpowiednio 42% i 53% pacjentów leczonych produktem Benlysta oraz 21% i 20% pacjentów otrzymujących placebo.
Produkt leczniczy Benlysta znacząco ograniczył ogólną liczbę krążących limfocytów B, limfocytów B przejściowych, dziewiczych i SLE oraz komórek plazmatycznych w 52. tygodniu. Zmniejszenie liczby limfocytów B dziewiczych i przejściowych, a także limfocytów B z grupy SLE, obserwowano już w 8. tygodniu. Liczba komórek pamięci początkowo zwiększała się, a następnie stopniowo zmniejszała się osiągając do 52. tygodnia poziom poniżej wartości początkowych.
Zmiany poziomów limfocytów B oraz przeciwciał IgG u pacjentów poddawanych długotrwałej terapii produktem leczniczym Benlysta podawanym dożylnie, oceniano w ramach badania bez grupy kontrolnej dotyczącego SLE. Po 7,5 latach leczenia (wliczając 72-tygodniowe badanie macierzyste), obserwowano istotny i utrzymujący się spadek poziomów różnych podgrup limfocytów B, prowadzący do 87% redukcji mediany limfocytów B dziewiczych, 67% redukcji mediany limfocytów B pamięci, 99% redukcji mediany aktywowanych limfocytów B oraz 92% redukcji mediany komórek plazmatycznych po ponad 7 latach leczenia. Po około 7 latach, obserwowano 28% redukcję mediany poziomów IgG, w tym zmniejszenie poziomów IgG do wartości poniżej 400 mg/dl u 1,6% pacjentów. W trakcie trwania badania, raportowana częstość działań niepożądanych na ogół pozostawała na stałym poziomie lub malała.
U pacjentów z aktywnym toczniowym zapaleniem nerek, po terapii produktem leczniczym Benlysta (dawka 10 mg/kg mc. podawana dożylnie) lub podawaniu placebo wystąpił wzrost poziomów IgG w surowicy, co wiązało się z ograniczeniem białkomoczu. Wzrosty te były mniejsze w grupie otrzymującej produkt Benlysta w porównaniu do grupy placebo, co jest zgodne z oczekiwaniami wynikającymi ze znanego mechanizmu działania belimumabu. W 104. tygodniu mediana procentowego wzrostu poziomów IgG w stosunku do wartości wyjściowej wynosiła 17% dla produktu leczniczego Benlysta i 37% dla placebo. Obserwowane zmniejszenie liczby autoprzeciwciał, wzrost dopełniacza i zmniejszenie liczby krążących limfocytów B i podgrup limfocytów B były spójne z badaniami SLE.
W jednym badaniu dotyczącym podawania dożylnego przeprowadzonym z udziałem pacjentów pediatrycznych z SLE (w wieku od 6 do 17 lat) i jednym badaniu dotyczącym podawania podskórnego u pacjentów pediatrycznych z SLE (w wieku od 10 do 17 lat) odpowiedź farmakodynamiczna była zgodna z danymi uzyskanymi u dorosłych (patrz punkt 4.2).
Immunogenność
W badaniu dotyczącym podawania podskórnego, w którym badano próbki surowicy pobrane od ponad 550 dorosłych pacjentów z SLE, zarówno podczas leczenia belimumabem podawanym podskórnie w dawce 200 mg jak i po zakończeniu leczenia nie wykryto przeciwciał przeciw belimumabowi. W badaniu dotyczącym toczniowego zapalenia nerek, w którym 224 dorosłych pacjentów otrzymywało produkt leczniczy Benlysta w dawce 10 mg/kg mc. podawanej dożylnie, nie wykryto przeciwciał przeciw belimumabowi.
W jednym badaniu dotyczącym podawania dożylnego przeprowadzonym z udziałem pacjentów pediatrycznych z SLE w wieku 6-17 lat (n=53) i jednym badaniu dotyczącym podawania podskórnego z udziałem pacjentów pediatrycznych z SLE w wieku 10-17 lat (n=25), żaden z pacjentów nie wytworzył przeciwciał przeciw belimumabowi (patrz punkt 4.2).
Skuteczność i bezpieczeństwo kliniczne
Toczeń rumieniowaty układowy (SLE)
Wstrzyknięcie podskórne
Skuteczność produktu Benlysta podawanego podskórnie oceniano w randomizowanym, podwójnie zaślepionym, kontrolowanym za pomocą placebo, trwającym 52 tygodnie badaniu III fazy (HGS1006-C1115; BEL112341) z udziałem 836 dorosłych pacjentów z rozpoznaniem klinicznym SLE według kryteriów klasyfikacji Amerykańskiego Kolegium Reumatologicznego. U zakwalifikowanych pacjentów występował aktywny SLE, określony kryteriami: SELENA-SLEDAI ≥8 i obecne były przeciwciała przeciwjądrowe (ANA lub anty-dsDNA) stwierdzone w testach (miano ANA ≥1:80 i(lub) obecność anty-dsDNA [≥30 jednostek/ml]) w badaniu przesiewowym. Pacjenci byli leczeni według przyjętego schematu leczenia SLE (standardowa opieka), obejmującego wybrane spośród następujących leków (w monoterapii lub w skojarzeniu): kortykosteroidy, leki przeciwmalaryczne, NLPZ lub inne leki immunosupresyjne. Pacjenci byli wykluczani z badania, jeśli występował u nich ciężki, czynny toczeń ośrodkowego układu nerwowego lub ciężkie, czynne toczniowe zapalenie nerek.
Badanie to było przeprowadzane w Stanach Zjednoczonych, Ameryce Południowej, Europie i Azji. Mediana wieku pacjentów wynosiła 37 lat (zakres od 18 do 77 lat) i większość pacjentów (94%) stanowiły kobiety. Leki stosowane w ramach leczenia podstawowego obejmowały kortykosteroidy (86%; >7,5 mg/dobę odpowiednika prednizonu - 60%), leki immunosupresyjne (46%) i leki przeciwmalaryczne (69%). Pacjenci byli losowo dzieleni w stosunku 2:1 na otrzymujących belimumab w dawce 200 mg oraz otrzymujących placebo, podawane podskórnie raz w tygodniu przez 52 tygodnie.
W momencie rozpoczęcia badania u 62,2% pacjentów stwierdzono dużą aktywność choroby (wynik SELENA-SLEDAI ≥10), u 88% pacjentów występowały zmiany skórno-śluzówkowe, u 78%
- zmiany w obrębie układu mięśniowo-szkieletowego, u 8% – objawy hematologiczne, u 12% – zajęcie nerek, a u 8% – zajęcie naczyń krwionośnych.
Pierwszorzędowym punktem końcowym dotyczącym skuteczności był złożony punkt końcowy (indeks odpowiedzi SLE), w którym odpowiedź zdefiniowano jako spełnienie każdego z następujących kryteriów w tygodniu 52. w porównaniu ze stanem wyjściowym:
- redukcja wyniku punktowego SELENA-SLEDAI o ≥4 punkty oraz
- niewystępowanie nowego wyniku domeny narządowej BILAG A ani 2 nowych wyników domeny narządowej BILAG B oraz
- niewystępowanie pogorszenia (wzrost o <0,30 punktu) w skali globalnej oceny lekarza (PGA)
Indeks odpowiedzi SLE mierzy poprawę w zakresie aktywności choroby SLE, bez pogorszenia w jakimkolwiek układzie narządów lub pogorszenia stanu ogólnego pacjenta.
Tabela 1: Odsetek odpowiedzi w tygodniu 52.
| Odpowiedź1 | Placebo2 (n=279) | Benlysta2 200 mg raz w tygodniu (n=554) |
Indeks odpowiedzi SLE Stwierdzona różnica w porównaniu z placebo Iloraz szans (95% CI) w porównaniu z placebo | 48,4% | 61,4% (p=0,0006) 12,98% 1,68 (1,25; 2,25) |
| Składowe indeksu odpowiedzi SLE | ||
| Odsetek pacjentów z redukcją wyniku SELENA-SLEDAI ≥4 | 49,1% | 62,3% (p=0,0005) |
| Odsetek pacjentów bez pogorszenia indeksu BILAG | 74,2% | 80,9% (p=0,0305) |
| Odsetek pacjentów bez pogorszenia oceny PGA | 72,8% | 81,2% (p=0,0061) |
1 Z analiz wykluczono pacjentów, którzy nie mieli w ocenie wyjściowej którejkolwiek ze składowych (1 w grupie placebo; 2 w grupie Benlysta).
2 Wszyscy pacjenci otrzymywali standardową terapię.
Różnice pomiędzy grupami pacjentów uwidoczniły się w 16. tygodniu i utrzymały się do 52. tygodnia (patrz wykres 1).
Wykres 1. Stosunek pacjentów z odpowiedzią SRI podczas wizyty
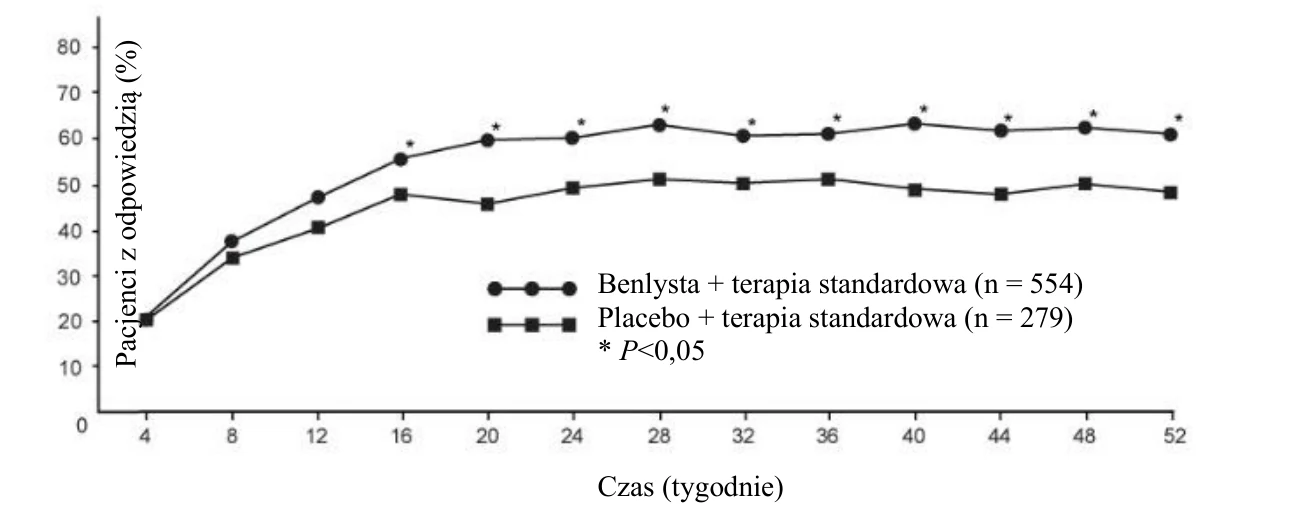
Zaostrzenia w SLE były zdefiniowane jako zmodyfikowany wskaźnik zaostrzeń SLE SELENA-SLEDAI. Ryzyko pierwszego zaostrzenia było zmniejszone o 22% podczas 52 tygodni obserwacji w grupie otrzymującej produkt leczniczy Benlysta w porównaniu do grupy otrzymującej placebo (wskaźnik ryzyka=0,78; p=0,0061). Mediana czasu do pierwszego zaostrzenia wśród pacjentów, u których wystąpiło zaostrzenie, była większa u pacjentów otrzymujących produkt Benlysta w porównaniu do placebo (190 dni w porównaniu do 141 dni). Ciężkie zaostrzenie obserwowano u 10,6% pacjentów w grupie produktu Benlysta w porównaniu do 18,2% w grupie otrzymującej placebo w okresie 52 tygodni obserwacji (obserwowane różnice w leczeniu = -7,6%). Ryzyko ciężkiego zaostrzenia zostało zmniejszone podczas 52 tygodni obserwacji o 49% w grupie otrzymującej produkt leczniczy Benlysta w porównaniu do grupy otrzymującej placebo (wskaźnik ryzyka=0,51; p=0,0004). Mediana czasu do wystąpienia pierwszego ciężkiego zaostrzenia wśród pacjentów, u których wystąpiło ciężkie zaostrzenie, była dłuższa u pacjentów otrzymujących produkt Benlysta w porównaniu do placebo (171 dni w porównaniu do 118 dni).
Procent pacjentów otrzymujących wyjściowo ponad 7,5 mg/dobę prednizonu (lub jego odpowiednika), których średnia dawka kortykosteroidów została zmniejszona o co najmniej 25% w stosunku do dawki wyjściowej i zredukowana do dawki odpowiadającej ≤7,5 mg/dobę prednizonu w okresie od 40. do 52. tygodnia, wynosił 18,2% w grupie otrzymującej produkt leczniczy Benlysta i 11,9% w grupie otrzymującej placebo (p=0,0732).
W przypadku produktu leczniczego Benlysta obserwowano redukcję poczucia zmęczenia w porównaniu z placebo ocenianą przy użyciu skali FACIT-zmęczenie. Uśredniona zmiana w stosunku do wyniku wyjściowego w tygodniu 52. była istotnie większa po zastosowaniu produktu Benlysta niż po zastosowaniu placebo (4,4 w porównaniu z 2,7; p=0,0130).
Analiza podgrup w pierwszorzędowym punkcie końcowym wykazała, że największe korzyści wystąpiły u pacjentów z wyjściowo większą aktywnością choroby, w tym u pacjentów z wynikiem SELENA-SLEDAI ≥10, pacjentów wymagających stosowania steroidów do uzyskania kontroli choroby lub pacjentów z obniżonym poziomem dopełniacza.
U dodatkowej, zidentyfikowanej wcześniej grupy pacjentów aktywnych serologicznie, takich jak pacjenci z niskim poziomem dopełniacza oraz obecnością przeciwciał anty-dsDNA przy rozpoczęciu badania, wykazano również zwiększoną relatywnie odpowiedź. Wyniki dla tej przykładowej grupy
o większej aktywności chorobowej znajdują się w tabeli 2.
Tabela 2: Pacjenci z niskim poziomem dopełniacza i dodatnim wynikiem badania w kierunku przeciwciał anty-dsDNA przy rozpoczęciu badania
| Podgrupa | Dodatni wynik badania w kierunku przeciwciał anty-dsDNA ORAZ niski poziom dopełniacza | ||
| Placebo | Benlysta 200 mg raz w tygodniu | ||
Odsetek odpowiedzi SRI w tygodniu 52.1 (%) Zaobserwowana różnica skuteczności leczenia w stosunku do placebo (%) | (n=108) 47,2 | (n=246) 64,6 (p=0,0014) 17,41 | |
Ciężkie zaostrzenia w okresie 52 tygodni: Pacjenci z ciężkim zaostrzeniem (%) Zaobserwowana różnica skuteczności leczenia w stosunku do placebo (%) Czas do wystąpienia ciężkiego zaostrzenia [współczynnik ryzyka (95% CI)] | (n=108) 31,5 | (n=248) 14,1 17,4 0,38 (0,24; 0,61) (p<0,0001) | |
Redukcja dawek prednizonu o ≥25% dawki wyjściowej do dawki ≤7,5 mg/dobę w tygodniach od 24. do 52.2 (%) Zaobserwowana różnica skuteczności leczenia w stosunku do placebo (%) | (n=70) 11,4 | (n=164) 20,7 (p=0,0844) 9,3 | |
Poprawa wyjściowego wyniku w skali FACIT-Zmęczenie w tygodniu 52. (średnia) Zaobserwowana różnica skuteczności leczenia w stosunku do placebo (średnia różnica) | (n=108) 2,4 | (n=248) 4,6 (p=0,0324) 2,1 | |
| 1 Z analizy odsetka odpowiedzi SRI w tygodniu 52. wykluczono każdego pacjenta, bez oceny stanu | |||
| wyjściowego (2 w grupie Benlysta). | |||
| 2 Wśród pacjentów z wyjściową dawką prednizonu >7,5 mg/dobę. | |||
| Skuteczność i bezpieczeństwo stosowania produktu leczniczego Benlysta w skojarzeniu | |||
| z rytuksymabem podawanym w jednym cyklu, oceniano w randomizowanym, podwójnie | |||
| zaślepionym, kontrolowanym placebo badaniu III fazy, trwającym 104 tygodnie, obejmującym | |||
| 292 pacjentów (BLISS-BELIEVE). Pierwszorzędowym punktem końcowym był odsetek pacjentów | |||
| ze stanem kontroli choroby zdefiniowanym jako wynik SLEDAI-2K ≤2, osiągnięty bez leków | |||
| immunosupresyjnych i z kortykosteroidami w dawce równoważnej do prednizonu ≤5 mg/dobę | |||
| w tygodniu 52. Wynik ten osiągnięto u 19,4% (n=28/144) pacjentów leczonych produktem leczniczym | |||
| Benlysta w skojarzeniu z rytuksymabem oraz u 16,7% (n=12/72) pacjentów leczonych produktem | |||
| leczniczym Benlysta w skojarzeniu z placebo (iloraz szans 1,27; 95% CI: 0,60; 2,71; p=0,5342). | |||
| U pacjentów leczonych produktem leczniczym Benlysta w skojarzeniu z rytuksymabem | |||
| w porównaniu z pacjentami którym podawano produkt leczniczy Benlysta w skojarzeniu z placebo, | |||
| obserwowano większą częstość występowania zdarzeń niepożądanych (91,7% w porównaniu | |||
z 87,5%), ciężkich zdarzeń niepożądanych (22,2% w porównaniu z 13,9%) i ciężkich zakażeń (9,0% w porównaniu z 2,8%).
Toczniowe zapalenie nerek
Wstrzyknięcie podskórne
Skuteczność i bezpieczeństwo stosowania produktu leczniczego Benlysta w dawce 200 mg podawanej podskórnie u pacjentów z aktywnym toczniowym zapaleniem nerek oparto na danych dotyczących dożylnego podawania produktu Benlysta w dawce 10 mg/kg mc. oraz modelowaniu farmakokinetycznym i symulacji (patrz punkt 5.2).
Pacjenci z ciężkim aktywnym toczniowym zapaleniem nerek byli wyłączeni z opisanego powyżej badania dotyczącego podawania podskórnego u pacjentów z SLE; jednakże, u 12% pacjentów występowały w punkcie wyjściowym objawy narządowe ze strony nerek (na podstawie oceny SELENA SLEDAI). Przeprowadzono zatem opisane poniżej badanie dotyczące aktywnego toczniowego zapalenia nerek.
Wlew dożylny
Skuteczność i bezpieczeństwo stosowania produktu leczniczego Benlysta w dawce 10 mg/kg mc. podawanej dożylnie w czasie 1 godziny, w dniach 0, 14, 28, a następnie co 28 dni oceniano w trwającym 104 tygodnie randomizowanym (1:1), podwójnie zaślepionym i kontrolowanym za pomocą placebo badaniu kliniczym III fazy (BEL114054), w którym uczestniczyło 448 pacjentów z aktywnym toczniowym zapaleniem nerek. Pacjenci mieli zdiagnozowany klinicznie SLE zgodnie z kryteriami klasyfikacji ACR, potwierdzone za pomocą biopsji toczniowe zapalenie nerek klasy II, IV i (lub) V i występowała u nich aktywna choroba nerek potwierdzona w badaniach przesiewowych, wymagająca standardowej terapii. Standardowa terapia obejmowała podawanie kortykosteroidów, 0 do 3 podań dożylnych metyloprednizolonu (500 do 1000 mg na jedno podanie), a następnie doustne podawanie prednizonu w dawce od 0,5 do 1 mg/kg mc. na dobę, z całkowitą dawką dobową ≤60 mg, zmniejszoną do ≤10 mg w 24. tygodniu, razem z:
- mykofenolanem mofetylu podawanym doustnie w dawce od 1 do 3 g/dobę lub mykofenolanem sodu podawanym doustnie w dawce od 720 do 2160 mg/dobę w indukcji leczenia i leczeniu podtrzymującym, lub
- cyklofosfamidem w dawce 500 mg, podawanym dożylnie co 2 tygodnie przez 6 infuzji w fazie indukcji leczenia, a następnie azatiopryną podawaną doustnie w docelowej dawce wynoszącej 2 mg/kg mc. na dobę w leczeniu podtrzymującym.
Badanie przeprowadzano w Azji, Ameryce Północnej, Ameryce Południowej i w Europie. Mediana wieku pacjentów wynosiła 31 lat (przedział: 18 do 77 lat); większość pacjentów (88%) stanowiły kobiety.
Pierwszorzędowym punktem końcowym w ocenie skuteczności była pierwszorzędowa skuteczność odpowiedzi nerkowej (ang. Primary Efficacy Renal Response, PERR) w 104. tygodniu, zdefiniowana jako odpowiedź w 100. tygodniu potwierdzona ponownymi pomiarami w 104. tygodniu, z następującymi parametrami: stosunek białka do kreatyniny w moczu (uPCR) ≤700 mg/g (79,5 mg/mmol) i szacowany współczynnik filtracji kłębuszkowej (eGFR) ≥60 ml/min/1,73m2 lub brak spadku wartości eGFR o >20% w stosunku do wartości sprzed zaostrzenia.
Główne drugorzędowe punkty końcowe zawierały:
- Całkowitą odpowiedź nerkową (ang. Complete Renal Response, CRR) zdefiniowaną jako odpowiedź w 100. tygodniu potwierdzona ponownymi pomiarami w 104. tygodniu, z następującymi paramentrami: uPCR <500 mg/g (56,8 mg/mmol) i eGFR ≥90 ml/min/1,73m2 lub brak spadku wartości eGFR of >10% w stosunku do wartości sprzed zaostrzenia.
- PERR w 52. tygodniu,
- Czas do wystąpienia zdarzenia związanego z nerkami lub zgonu (zdarzenie związane z nerkami zdefiniowane jako pierwsze zdarzenie schyłkowej choroby nerek, podwojenie stężenia kreatyniny w surowicy, pogorszenie czynności nerek [definiowane jako zwiększony białkomocz i (lub) zaburzenie czynności nerek] lub wdrożenie niedozwolonej terapii związanej z chorobą nerek).
W przypadku punktów końcowych PERR i CRR, terapia steroidami musiała być zredukowana do ≤10 mg/dobę od 24. tygodnia aby uznać, że nastąpiła odpowiedź na leczenie. Dla tych punktów końcowych pacjenci, którzy zakończyli leczenie na wczesnym etapie, przyjęli niedozwolone leki lub zostali wykluczeni z badania na wczesnym etapie byli uznawani za nieodpowiadających.
Odsetek pacjentów osiągających PERR w 104. tygodniu był znacząco wyższy u pacjentów otrzymujących produkt leczniczy Benlysta w porównaniu do placebo. Dla większości głównych drugorzędowych punktów końcowych również stwierdzono znaczącą poprawę po stosowaniu produktu leczniczego Benlysta w porównaniu do placebo (tabela 3).
Tabela 3. Wyniki w zakresie skuteczności u dorosłych pacjentów z toczniowym zapaleniem nerek
Punkt końcowy dotyczący skuteczności | Placebo n=223 | Benlysta 10 mg/kg n=223 | Obserwowana różnica w porównaniu do placebo | Stosunek szans/ryzyka w porównaniu do placebo (95% CI) | Wartość P |
PERR w 104. tygodniu1 Respondenci | 32,3% | 43,0% | 10,8% | OR 1,55 (1,04; 2,32) | 0,0311 |
| Parametry składowe PERR | |||||
stosunek białka do kreatyniny w moczu ≤700 mg/g (79,5 mg/mmol) | 33,6% | 44,4% | 10,8% | OR 1,54 (1,04; 2,29) | 0,0320 |
| eGFR ≥60 ml/min/1,73m2 lub brak zmniejszenia wartości eGFR o >20% w stosunku do wartości sprzed zaostrzenia | 50,2% | 57,4% | 7,2% | OR 1,32 (0,90; 1,94) | 0,1599 |
| Brak niepowodzenia terapii³ | 74,4% | 83,0% | 8,5% | OR 1,65 (1,03; 2,63) | 0,0364 |
CRR w 104. tygodniu1 Respondenci | 19,7% | 30,0% | 10,3% | OR 1,74 (1,11; 2,74) | 0,0167 |
| Parametry składowe CRR | |||||
stosunek białka do kreatyniny w moczu <500 mg/g (56,8 mg/mmol) | 28,7% | 39,5% | 10,8% | OR 1,58 (1,05; 2,38) | 0,0268 |
| eGFR≥90 ml/min/1,73m2 lub brak zmniejszenia wartości eGFR o >10% w stosunku do wartości sprzed zaostrzenia | 39,9% | 46,6% | 6,7% | OR 1,33 (0,90; 1,96) | 0,1539 |
| Brak niepowodzenia terapii³ | 74,4% | 83,0% | 8,5% | OR 1,65 (1,03; 2,63) | 0,0364 |
PERR w 52. tygodniu1 Respondenci | 35,4% | 46,6% | 11,2% | OR 1,59 (1,06; 2,38) | 0,0245 |
Czas do wystąpienia zdarzenia związanego z nerkami lub zgonu1 Odsetek pacjentów, u których wystąpiło zdarzenie2 Czas do zdarzenia [Odsetek ryzyka HR (95% CI)] | 28,3% | 15,7% | - - | HR 0,51 (0,34; 0,77) | 0,0014 |
1 PERR w 104. tygodniu było podstawową analizą skuteczności; CRR w 104. tygodniu, PERR w 52. tygodniu i czas do zdarzenia związanego z nerkami lub zgonu zostały uwzględnione we wstępnie określonej hierarchii testów.
2 Po wykluczeniu przypadków śmierci z analizy (1 przypadek dla produktu leczniczego Benlysta; 2 w grupie placebo), odsetek pacjentów, u których wystąpiło zdarzenie wynosił 15,2% w grupie produktu leczniczego Benlysta w porównaniu do 27,4% dla placebo (HR = 0,51; 95% CI: 0,34; 0,78).
³ Niepowodzenie terapii: pacjenci, którzy przyjęli leki wykluczone protokołem.
Począwszy od 24. tygodnia, liczbowo większy odsetek pacjentów otrzymujących produkt leczniczy Benlysta osiągnął PERR w porównaniu do placebo i różnica w leczeniu utrzymywała się do 104. tygodnia. Począwszy od 12. tygodnia, liczbowo większy odsetek pacjentów otrzymujących produkt leczniczy Benlysta osiągnął CRR w porównaniu do placebo i różnica liczbowa utrzymywała się do 104. tygodnia (wykres 2.)
Wykres 2. Wskaźniki odpowiedzi u osób dorosłych z toczniowym zapaleniem nerek na wizytę
Pierwszorzędowa skuteczność odpowiedzi nerkowej (PERR)
Czas (tygodnie) Res
pondenci (%
)
+/
SE
Całkowita odpowiedź nerkowa (CRR)
W opisowych analizach podgrup, kluczowe punkty końcowe skuteczności (PERR i CRR) badano według schematu indukcji (mykofenolan lub cyklofosfamid) i klasy biopsji (klasa III lub IV, klasa III + V lub klasa IV + V lub klasa V) (wykres 3).
Wykres 3. Stosunek szans PERR i CRR w 104. tygodniu we wszystkich podgrupach
Czas (tygodnie)
Res
pondenci (%
)
+/
- SE
Wiek i rasa
Wiek
W badaniach kontrolowanych placebo nie zaobserwowano różnic w skuteczności ani bezpieczeństwie stosowania u pacjentów z SLE w wieku ≥65 lat, którzy otrzymywali produkt leczniczy Benlysta dożylnie lub podskórnie w porównaniu do ogólnej populacji; jednakże, liczba pacjentów w wieku ≥65 lat (62 pacjentów dla oceny skuteczności i 219 dla oceny bezpieczeństwa) nie jest wystarczająca do ustalenia, czy reagują oni na lek inaczej niż młodsi pacjenci.
Pacjenci rasy czarnej
W badaniach kontrolowanych placebo dotyczących produktu Benlysta podawanego podskórnie uczestniczyło zbyt mało pacjentów rasy czarnej, aby możliwe było wyciągnięcie miarodajnych wniosków na temat wpływu rasy na wyniki kliniczne.
Zbadano bezpieczeństwo i skuteczność produktu Benlysta stosowanego dożylnie u pacjentów rasy czarnej. Obecnie dostępne dane zostały opisane w Charakterystyce Produktu Leczniczego Benlysta 120 mg i 400 mg proszek do sporządzania koncentratu roztworu do infuzji.
Dzieci i młodzież
Toczeń rumieniowaty układowy (SLE)
Wstrzyknięcie podskórne
Produkt leczniczy Benlysta 200 mg roztwór do wstrzykiwań w ampułko-strzykawce nie był oceniany u pacjentów pediatrycznych (patrz punkt 4.2). Dla produktu leczniczego Benlysta 200 mg rozwtór do wstrzykiwań we wstrzykiwaczu, skuteczność i bezpieczeństwo stosowania produktu Benlysta podawanego podskórnie pacjentom pediatrycznym w wieku od 5 do <18 lat z aktywnym SLE są poparte populacyjnym modelem farmakokinetycznym oraz symulacją zintegrowanych danych pochodzących z niezaślepionego badania farmakokinetycznego z udziałem 25 pacjentów pediatrycznych z aktywnym SLE, którym podawano podskórnie produkt leczniczy Benlysta (200908), i badania z udziałem pacjentów pediatrycznych z aktywnym SLE, którym podawano produkt leczniczy Benlysta dożylnie (PLUTO) opisanym poniżej (patrz punkt 5.2).
Wlew dożylny
Bezpieczeństwo i skuteczność produktu leczniczego Benlysta oceniono w trwającym 52 tygodnie, randomizowanym, podwójnie zaślepionym, kontrolowanym za pomocą placebo badaniu klinicznym (PLUTO), przeprowadzonym z udziałem 93 pacjentów pediatrycznych z rozpoznaniem klinicznym SLE według kryteriów klasyfikacji ACR. U pacjentów występował aktywny SLE, zdefiniowany kryteriami: wynik SELENA-SLEDAI ≥6 oraz obecność autoprzeciwciał stwierdzona w testach w badaniu przesiewowym, analogicznie jak opisano w badaniach przeprowadzonych u dorosłych. Pacjenci byli objęci stałym schematem leczenia SLE (standardowa opieka) oraz podlegali kryteriom włączenia, analogicznym jak w badaniu przeprowadzonym u dorosłych. Pacjenci, u których występowało ciężkie czynne toczniowe zapalenie nerek, ciężki czynny toczeń ośrodkowego układu nerwowego, pierwotny niedobór odporności, niedobór IgA lub ostre lub przewlekłe zakażenia wymagające leczenia, byli wykluczeni z badania. Badanie to przeprowadzono w USA, Ameryce Południowej, Europie i Azji. Mediana wieku pacjentów wynosiła 15 lat (zakres od 6 do 17 lat). W grupie w wieku od 5 do 11 lat (n=13), wynik SELENA-SLEDAI wynosił od 4 do 13, a w grupie w wieku od 12 do 17 lat (n=79), wynik SELENA-SLEDAI wynosił od 4 do 20. Większość pacjentów (94,6%) stanowiły kobiety. Badanie nie miało mocy statystycznej dla wykonania porównań statystycznie istotnych, więc wszystkie dane są opisowe.
Głównym punktem końcowym skuteczności był Indeks Odpowiedzi SLE (SRI – SLE Responder Index) w tygodniu 52, określony jak w badaniach klinicznych dotyczących podawania dożylnego u dorosłych. U pacjentów pediatrycznych, odsetek odpowiedzi SRI zaobserwowany u pacjentów otrzymujących produkt leczniczy Benlysta był wyższy w porównaniu do pacjentów otrzymujących placebo. Odpowiedzi uzyskane dla poszczególnych składowych punktu końcowego były spójne z odpowiedziami SRI (Tabela 4).
Tabela 4 – Wskaźnik odpowiedzi u pacjentów pediatrycznych w 52. tygodniu
| Odpowiedź1 | Placebo (n=40) | Benlysta 10 mg/kg (n=53) |
Indeks Odpowiedzi SLE (%) Iloraz szans (95% CI) w porównaniu do placebo | 43,6 (17/39) | 52,8 (28/53) 1,49 (0,64; 3,46) |
| Składowe indeksu odpowiedzi SLE | ||
Odsetek pacjentów z redukcją wyniku SELENA-SLEDAI ≥4 (%) Iloraz szans (95% CI) w porównaniu do placebo | 43,6 (17/39) | 54,7 (29/53) 1,62 (0,69; 3,78) |
Odsetek pacjentów bez pogorszenia indeksu BILAG (%) Iloraz szans (95% CI) w porównaniu do placebo | 61,5 (24/39) | 73,6 (39/53) 1,96 (0,77; 4,97) |
Odestek pacjentów bez pogorszenia oceny w PGA (%) Iloraz szans (95% CI) w porównaniu do placebo | 66,7 (26/39) | 75,5 (40/53) 1,70 (0,66; 4,39) |
1 Z analiz wykluczono pacjentów, którzy nie mieli w ocenie wyjściowej którejkolwiek ze składowych (1 w grupie placebo).
Wśród pacjentów, u których wystąpiło ciężkie zaostrzenie, medianę dnia badania, w którym wystąpiło pierwsze poważne zaostrzenie stanowił dzień 150. dla grupy otrzymującej produkt leczniczy Benlysta i dzień 113. dla grupy otrzymującej placebo. Ciężkie zaostrzenia zaobserwowano u 17,0% grupy otrzymującej produkt leczniczy Benlysta w porównaniu do 35,0% grupy otrzymującej placebo w ciągu 52 tygodni obserwacji (zaobserwowana różnica skuteczności = 18,0%; współczynnik ryzyka = 0,36; 95% CI: 0,15; 0,86). Wynik ten był spójny z wynikami otrzymanymi w badaniach klinicznych dotyczących podawania dożylnego u dorosłych.
Z zastosowaniem Kryteriów Oceny Odpowiedzi SLE u Osób Małoletnich (ang. Juvenile SLE Response Evaluation Criteria) organizacji Paediatric Rheumatology International Trials Organisation/American College of Rheumatology (PRINTO/ACR), poprawę wykazał wyższy odsetek pacjentów pediatrycznych otrzymujących produkt leczniczy Benlysta w porównaniu do pacjentów otrzymujących placebo (Tabela 5).
Tabela 5 – Wskaźniki odpowiedzi PRINTO/ACR w 52. tygodniu
Odsetek pacjentów z poprawą o co najmniej 50% dla 2 z 5 składowych1 i pogorszeniem o ponad 30% dla nie więcej niż jednej z pozostałych składowych | Odsetek pacjentów z poprawą o co najmniej 30% dla 3 z 5 składowych1 i pogorszeniem o ponad 30% dla nie więcej niż jednej z pozostałych składowych | |||
Placebo n=40 | Benlysta 10 mg/kg n=53 | Placebo n=40 | Benlysta 10 mg/kg n=53 | |
| Odpowiedź, n (%) | 14/40 (35,0) | 32/53 (60,4) | 11/40 (27,5) | 28/53 (52,8) |
| Zaobserwowana różnica w porównaniu do placebo | 25,38 | 25,33 | ||
| Iloraz szans (95% CI ) w porównaniu do placebo | 2,74 (1,15; 6,54) | 2,92 (1,19; 7,17) | ||
1 Pięć składowych PRINTO/ACR uległo zmianie procentowej w 52. tygodniu dla: oceny Parent’s Global Assessment (Parent GA), PGA, oceny SELENA SLEDAI, 24-godzinnego białkomoczu, oraz oceny Paediatric Quality of Life Inventory – Generic Core Scale (PedsQL GC) physical functioning domain score.
5.2 Właściwości farmakokinetyczne
Podane poniżej parametry farmakokinetyczne dla podawania podskórnego są oparte na oszacowaniach parametrów w populacji 661 pacjentów, złożonej z grupy 554 pacjentów z SLE oraz 107 zdrowych pacjentów, którzy otrzymywali produkt leczniczy Benlysta podawany podskórnie.
Wchłanianie
Produkt leczniczy Benlysta w ampułko-strzykawce jest podawany w drodze podskórnego wstrzyknięcia.
Biodostępność belimumabu po podaniu podskórnym wynosiła około 74%. Stan równowagi był osiągany po ok. 11 tygodniach podawania podskórnego. Maksymalne stężenie w surowicy (Cmax) belimumabu w stanie równowagi wynosiło 108 µg/ml.
Dystrybucja
Belimumab jest dystrybuowany do tkanek przy ogólnej objętości dystrybucji wynoszącej około 5 litrów.
Metabolizm
Belimumab jest białkiem, dla którego oczekiwanym szlakiem metabolicznym jest rozkład do niewielkich peptydów oraz pojedynczych aminokwasów przez szeroko rozpowszechnione enzymy proteolityczne. Nie przeprowadzono klasycznych badań biotransformacji.
Eliminacja
Po podaniu podskórnym, końcowy okres półtrwania belimumabu wynosił 18,3 dnia. Klirens układowy wynosił 204 ml/dobę.
Badanie dotyczące toczniowego zapalenia nerek
Populacyjną analizę farmakokinetyczną przeprowadzono dla grupy 224 dorosłych pacjentów z toczniowym zapaleniem nerek, którzy otrzymywali produkt leczniczy Benlysta w dawce 10 mg/kg mc. dożylnie (dni 0, 14, 28, a następnie co 28 dni aż do 104 tygodni). U pacjentów z toczniowym zapaleniem nerek, z powodu aktywności choroby nerek, klirens belimumabu był początkowo większy niż obserwowany w badaniach SLE; jednakże po 24 tygodniach leczenia i przez pozostałą część badania, klirens i ekspozycja na belimumab były podobne do obserwowanych u dorosłych pacjentów z SLE, którzy otrzymywali belimumab w dawce 10 mg/kg mc. dożylnie.
Na podstawie modeli i symulacji farmakokinetyki populacyjnej przewiduje się, że średnie stężenia w stanie stacjonarnym po podaniu podskórnym belimumabu w dawce 200 mg raz w tygodniu dorosłym z toczniowym zapaleniem nerek będą podobne do obserwowanych u dorosłych z toczniowym zapaleniem nerek otrzymujących dożylnie belimumab w dawce 10 mg/kg mc. co 4 tygodnie.
Specjalne grupy pacjentów
Dzieci i młodzież: Produkt leczniczy Benlysta 200 mg roztwór do wstrzykiwań w ampułko-strzykawce nie był oceniany u pacjentów pediatrycznych (patrz punkt 4.2). Dla produktu leczniczego Benlysta 200 mg rozwtór do wstrzykiwań we wstrzykiwaczu, parametry farmakokinetyczne belimumabu podawanego podskórnie oceniano na podstawie populacyjnej analizy farmakokinetycznej dotyczącej 25 pacjentów z badania farmakokinetycznego fazy II przeprowadzonego u pacjentów pediatrycznych z SLE otrzymujących belimumab podskórnie oraz badania fazy II przeprowadzonego u pacjentów pediatrycznych z SLE otrzymujących belimumab dożylnie. Po podawaniu podskórnym dawki 200 mg belimumabu u pacjentów pediatrycznych w wieku od 5 do <18 lat [raz w tygodniu (pacjenci o masie ciała ≥50 kg), raz na 10 dni (pacjenci o masie ciała od 30 do <50 kg), albo raz na 2 tygodnie (pacjenci
o masie ciała od 15 do <30 kg)], oszacowano, że dla stanu stabilnego średnie stężenie belimumabu jest podobne do uzyskanego u dorosłych pacjentów po podaniu podskórnym 200 mg raz w tygodniu oraz podobne do uzyskanego u pacjentów pediatrycznych z SLE otrzymujących belimumab dożylnie w dawce 10 mg/kg mc. w dniach 0., 14. i 28., a następnie w 4-tygodniowych odstępach. W symulacji dla stanu stabilnego, średnia geometryczna Cmax, Cavg, Cmin i AUC (obliczone w okresie dawkowania) wynosiły 124 µg/ml, 119 μg/ml, 111 µg/ml i 834 dni•µg/ml dla pacjentów o masie ciała ≥50 kg, otrzymujących belimumab raz na tydzień, 114 µg/ml, 105 µg/ml, 91 µg/ml i 1051 dni•µg/ml dla pacjentów o masie ciała od 30 do <50 kg, otrzymujących belimumab raz na 10 dni, i 119 µg/ml, 103 µg/ml, 79 µg/ml i 1438 dni•µg/ml dla pacjentów o masie ciała od 15 do <30 kg, otrzymujących belimumab raz na 2 tygodnie.
Osoby w podeszłym wieku: Produkt leczniczy Benlysta oceniano u ograniczonej liczby pacjentów w podeszłym wieku. Wiek nie miał wpływu na ekspozycję na belimumab w analizie farmakokinetyki populacyjnej dla podania podskórnego. Jednak ze względu na niewielką liczbę pacjentów w wieku ≥65, wpływ wieku nie może być ostatecznie wykluczony.
Niewydolność nerek: Nie przeprowadzono badań oceniających wpływ niewydolności nerek na farmakokinetykę belimumabu. Podczas badań klinicznych produkt leczniczy Benlysta oceniano u niewielkiej liczby pacjentów z SLE z łagodną (klirens kreatyniny[CrCl] ≥60 i <90 ml/min), umiarkowaną (CrCl ≥30 i <60 ml/min) oraz ciężką (CrCl ≥15 i <30 ml/min) niewydolnością nerek: 121 pacjentów z łagodną niewydolnością nerek i 30 pacjentów z umiarkowaną niewydolnością nerek otrzymało produkt Benlysta podany podskórnie; 770 pacjentów z łagodną niewydolnością nerek, 261 pacjentów z umiarkowaną niewydolnością nerek i 14 pacjentów z ciężką niewydolnością nerek otrzymało produkt Benlysta podany dożylnie.
Nie stwierdzono istotnego klinicznie obniżenia wartości klirensu układowego w związku z obserwowaną niewydolnością. Tym samym, dostosowanie dawki u pacjentów z niewydolnością nerek nie jest zalecane.
Niewydolność wątroby: Nie przeprowadzono badań oceniających wpływ niewydolności wątroby na farmakokinetykę belimumabu. Cząsteczki IgG1, takie jak belimumab, są katabolizowane przez szeroko rozpowszechnione enzymy proteolityczne, które nie są ograniczone do tkanki wątroby, w związku z czym jest mało prawdopodobne, aby zaburzenia czynności wątroby miały jakikolwiek wpływ na eliminację belimumabu.
Masa ciała/Indeks masy ciała (BMI)
Wpływ masy ciała i BMI na ekspozycję na belimumab po podaniu podskórnym u dorosłych nie został uznany za istotny klinicznie. Nie ma istotnego wpływu masy ciała na skuteczność i bezpieczeństwo. W związku z powyższym, dostosowywanie dawki u dorosłych nie jest zalecane.
Wpływ masy ciała na ekspozycję na belimumab po podaniu podskórnym u pacjentów pediatrycznych został ustalony z zastosowaniem populacyjnego modelu farmakokinetycznego. Pacjenci pediatryczni o mniejszej masie ciała mają mniejszy klirens i objętość dystrybucji belimumabu, co skutkuje zwiększoną ekspozycją na belimumab. W celu utrzymania ekspozycji na belimumab w akceptowalnych limitach, spójnie z zakresem masy ciała, pacjentom o mniejszej masie ciała belimumab jest podawany z mniejszą częstością (patrz punkt 4.2).
Zmiana metody podawania z dożylnego na podskórne
SLE
U pacjentów z SLE zmieniających, w odstępie od 1 do 4 tygodni, dawkowanie z 10 mg/kg mc. podawanych dożylnie co 4 tygodnie na schemat 200 mg podawanych podskórnie raz w tygodniu, stężenie belimumabu w surowicy przed pierwszym podaniem podskórnym było zbliżone do docelowego stężenia osiągniętego w stanie równowagi przy podawaniu podskórnym (patrz punkt 4.2). Zgodnie z symulacjami z wykorzystaniem parametrów farmakokinetyki populacyjnej, przeciętne stężenia belimumabu w stanie równowagi dla dawki 200 mg podawanej podskórnie raz w tygodniu (u pacjentów dorosłych, i u pacjentów pediatrycznych w wieku od 5 do <18 lat i masie ciała ≥50 kg), raz na 10 dni (u pacjentów pediatrycznych w wieku od 5 do <18 lat i masie ciała od 30 do <50 kg), lub raz na 2 tygodnie (u pacjentów pediatrycznych w wieku od 5 do <18 lat i masie ciała od 15 do <30 kg), były zbliżone do tych dla dawki 10 mg/kg mc. podawanej dożylnie co 4 tygodnie.
Toczniowe zapalenie nerek
Na podstawie symulacji z wykorzystaniem parametrów farmakokinetyki populacyjnej przewiduje się, że od jednego do dwóch tygodni po podaniu pierwszych 2 dawek dożylnych, u pacjentów z toczniowym zapaleniem nerek przechodzących ze schematu podawania 10 mg/kg mc. dożylnie na 200 mg podawane podskórnie raz na tydzień, średnie stężenia belimumabu w surowicy będą podobne do tych u pacjentów, którym podawano lek dożylnie 10 mg/kg mc. co 4 tygodnie (patrz punkt 4.2).
5.3 Przedkliniczne dane o bezpieczeństwie
Dane niekliniczne nie wykazują szczególnych zagrożeń dla ludzi na podstawie badań toksyczności po podaniu wielokrotnym i toksyczności reprodukcyjnej.
Dożylne i podskórne podawanie leku małpom powodowało spodziewaną redukcję liczby limfocytów B w tkankach obwodowych i w tkankach limfoidalnych, bez związanych z tym objawów toksykologicznych.
Przeprowadzono badania dotyczące rozrodczości u ciężarnych małp makaków otrzymujących belimumab w dawce 150 mg/kg mc. we wlewie dożylnym (dawka około 9 razy większa od przewidywanej maksymalnej ekspozycji klinicznej u ludzi), co 2 tygodnie, przez okres do 21 tygodni. Podawanie belimumabu nie było związane z bezpośrednimi ani pośrednimi szkodliwymi działaniami dotyczącymi toksyczności u matek, toksyczności rozwojowej, ani też działaniami teratogennymi.
Obserwacje związane z leczeniem były ograniczone do spodziewanej, odwracalnej redukcji liczby limfocytów B zarówno u samic, jak i u noworodków, jak również odwracalnej redukcji IgM u noworodków małp. Liczba limfocytów B powracała do normy po odstawieniu belimumabu około 1 roku po porodzie u małp dorosłych oraz do 3. miesiąca życia u noworodków małp; poziom IgM u niemowląt narażonych na działanie belimumabu in utero powracał do normy do ukończenia 6 miesięcy.
Wpływ na płodność samców i samic małp oceniano w 6-miesięcznym badaniu toksyczności po podaniu wielokrotnym belimumabu w dawkach wynoszących do 50 mg/kg mc. włącznie. Nie obserwowano żadnych zmian związanych z leczeniem w narządach płciowych męskich i żeńskich zwierząt dojrzałych płciowo. Nieformalna ocena cyklu miesiączkowego u samic nie wykazała żadnych zmian związanych z belimumabem.
Ponieważ belimumab jest przeciwciałem monoklonalnym, nie przeprowadzono badań genotoksyczności. Nie przeprowadzono badań rakotwórczości ani wpływu na płodność (u mężczyzn i u kobiet).
6. DANE FARMACEUTYCZNE
6.1 Wykaz substancji pomocniczych
Argininy chlorowodorek
Histydyna
Histydyny monochlorowodorek
Polisorbat 80 (E 433)
Chlorek sodu
Woda do wstrzykiwań
6.2 Niezgodności farmaceutyczne
Nieznane.
6.3 Okres ważności
3 lata.
6.4 Specjalne środki ostrożności podczas przechowywania
Przechowywać w lodówce (2°C do 8°C).
Nie zamrażać.
Przechowywać w oryginalnym opakowaniu w celu ochrony przed światłem.
Pojedyncza ampułko-strzykawka produktu leczniczego Benlysta może być przechowywana w temperaturze do maksymalnie 25°C przez okres do 12 godzin. Ampułko-strzykawka musi być chroniona przed światłem, a w razie niewykorzystania w ciągu 12 godzin, należy ją wyrzucić.
6.5 Rodzaj i zawartość opakowania
1 ml roztworu w ampułko-strzykawce ze szkła typu 1 z zamocowaną igłą (stal nierdzewna) z nasadką igły.
Dostępne w opakowaniu zawierającym 1 ampułko-strzykawkę oraz w opakowaniu zawierającym 4 ampułko-strzykawki.
Nie wszystkie wielkości opakowań muszą znajdować się w obrocie.
6.6 Specjalne środki ostrożności dotyczące usuwania i przygotowania produktu leczniczego do
stosowania
Szczegółowe instrukcje dotyczące podskórnego podawania produktu leczniczego Benlysta w ampułko-strzykawce znajdują się na końcu ulotki dla pacjenta załączonej do opakowania (patrz Instrukcja krok po kroku).
Wszelkie niewykorzystane resztki produktu leczniczego lub jego odpady należy usunąć zgodnie z lokalnymi przepisami.
7. PODMIOT ODPOWIEDZIALNY POSIADAJĄCY POZWOLENIE
NA DOPUSZCZENIE DO OBROTU
GlaxoSmithKline (Ireland) Limited
12 Riverwalk
Citywest Business Campus
Dublin 24
Irlandia
8. NUMERY POZWOLEŃ NA DOPUSZCZENIE DO OBROTU
EU/1/11/700/006
| 1 ampułko-strzykawka | |
| EU/1/11/700/007 4 ampułko-strzykawki | |
9. DATA WYDANIA PIERWSZEGO POZWOLENIA NA DOPUSZCZENIE DO OBROTU
I DATA PRZEDŁUŻENIA POZWOLENIA
Data wydania pierwszego pozwolenia na dopuszczenie do obrotu: 13 lipca 2011 Data ostatniego przedłużenia pozwolenia: 18 lutego 2016
10. DATA ZATWIERDZENIA LUB CZĘŚCIOWEJ ZMIANY TEKSTU
CHARAKTERYSTYKI PRODUKTU LECZNICZEGO
Szczegółowa informacja o tym produkcie jest dostępna na stronie internetowej Europejskiej Agencji Leków https://www.ema.europa.eu
Benlysta 120 mg proszek do sporządzania koncentratu roztworu do infuzji. Benlysta 400 mg proszek do sporządzania koncentratu roztworu do infuzji.
1. NAZWA PRODUKTU LECZNICZEGO
Benlysta 120 mg proszek do sporządzania koncentratu roztworu do infuzji. Benlysta 400 mg proszek do sporządzania koncentratu roztworu do infuzji.
2. SKŁAD JAKOŚCIOWY I ILOŚCIOWY
Benlysta 120 mg proszek do sporządzania koncentratu roztworu do infuzji. Każda fiolka zawiera 120 mg belimumabu. Po rekonstytucji roztwór zawiera 80 mg belimumabu na ml.
Benlysta 400 mg proszek do sporządzania koncentratu roztworu do infuzji. Każda fiolka zawiera 400 mg belimumabu. Po rekonstytucji roztwór zawiera 80 mg belimumabu na ml.
Belimumab jest ludzkim przeciwciałem monoklonalnym IgG1λ, wytwarzanym na linii komórek ssaków (NS0) z zastosowaniem techniki rekombinacji DNA.
Substancja pomocnicza o znanym działaniu
Benlysta 120 mg proszek do sporządzania koncentratu roztworu do infuzji.
Każda fiolka zawiera 0,6 mg polisorbatu 80.
Benlysta 400 mg proszek do sporządzania koncentratu roztworu do infuzji.
Każda fiolka zawiera 2,0 mg polisorbatu 80.
Pełny wykaz substancji pomocniczych, patrz punkt 6.1.
3. POSTAĆ FARMACEUTYCZNA
Proszek do sporządzania koncentratu roztworu do infuzji.
Biały lub prawie biały proszek.
4. SZCZEGÓŁOWE DANE KLINICZNE
4.1 Wskazania do stosowania
Produkt leczniczy Benlysta jest wskazany jako terapia uzupełniająca u pacjentów w wieku 5 lat i starszych z aktywnym, seropozytywnym toczniem rumieniowatym układowym (SLE) o wysokim stopniu aktywności choroby (np. z obecnością przeciwciał przeciwko dsDNA i z niskim poziomem dopełniacza) pomimo stosowania standardowego leczenia (patrz punkt 5.1).
Produkt leczniczy Benlysta jest wskazany w skojarzeniu z podstawowymi lekami immunosupresyjnymi w leczeniu dorosłych pacjentów z aktywnym toczniowym zapaleniem nerek (patrz punkty 4.2 i 5.1).
4.2 Dawkowanie i sposób podawania
Leczenie produktem leczniczym Benlysta powinien rozpoczynać i nadzorować wykwalifikowany lekarz mający doświadczenie w rozpoznawaniu i leczeniu SLE. Wlewy produktu leczniczego Benlysta muszą być wykonywane przez wykwalifikowany personel medyczny przeszkolony w zakresie prowadzenia terapii przy zastosowaniu wlewów.
Podanie produktu leczniczego Benlysta może spowodować ciężkie lub zagrażające życiu reakcje nadwrażliwości i reakcje na wlew dożylny. Obserwowano występowanie ciężkich reakcji ostrej nadwrażliwości u pacjentów kilka godzin po podaniu wlewu. Obserwowano też nawrót istotnych klinicznie reakcji pomimo wcześniejszego odpowiedniego leczenia tych objawów (patrz punkty 4.4 i 4.8). Dlatego produkt leczniczy Benlysta musi być podawany w miejscu, gdzie natychmiast dostępne są środki niezbędne do leczenia takich reakcji. Zalecane jest, aby pacjenci pozostawali w szpitalu pod nadzorem klinicznym przez pewien czas (przez kilka godzin) co najmniej po pierwszych 2 wlewach, ze względu na możliwość wystąpienia opóźnionych reakcji.
Pacjenci leczeni produktem Benlysta muszą zostać poinformowani o ryzyku wystąpienia ciężkich lub zagrażających życiu reakcji nadwrażliwości oraz możliwości opóźnienia ich wystąpienia oraz nawrocie objawów. Ulotka musi być dostarczona pacjentowi przed każdym podaniem produktu Benlysta (patrz punkt 4.4).
Dawkowanie
Przed wlewem produktu leczniczego Benlysta można zastosować premedykację obejmującą lek przeciwhistaminowy z lekiem przeciwgorączkowym lub bez (patrz punkt 4.4).
U pacjentów z SLE lub z aktywnym toczniowym zapaleniem nerek, zalecany schemat dawkowania: 10 mg/kg masy ciała produktu Benlysta podawane w dniach 0, 14. i 28., a następnie co 4 tygodnie. Należy stale oceniać stan pacjenta.
Jeżeli u pacjenta z SLE po 6 miesiącach leczenia produktem Benlysta nie zaobserwuje się poprawy kontroli choroby, wówczas należy rozważyć przerwanie stosowania tego leku.
U pacjentów z aktywnym toczniowym zapaleniem nerek, produkt leczniczy Benlysta należy stosować w skojarzeniu z kortykosteroidami i mykofenolanem lub cyklofosfamidem w przypadku indukcji leczenia, lub mykofenolanem lub azatiopryną w przypadku leczenia podtrzymującego.
Zmiana metody podawania z dożylnego na podskórne
SLE
Jeśli pacjent z SLE jest przestawiany z podawania dożylnego na podawanie podskórne, pierwsze wstrzyknięcie podskórne musi być przeprowadzone 1 do 4 tygodni po ostatnim wlewie dożylnym (patrz punkt 5.2).
Toczniowe zapalenie nerek
Jeśli pacjent z toczniowym zapaleniem nerek jest przestawiany z podawania dożylnego produktu leczniczego Benlysta na podawanie podskórne, zalecane jest, aby pierwsze wstrzyknięcie podskórne dawki 200 mg było przeprowadzone 1 do 2 tygodni po ostatnim wlewie dożylnym. Przestawienie takie może nastąpić w dowolnym momencie po otrzymaniu przez pacjenta dwóch pierwszych dawek w postaci wlewu dożylnego (patrz punkt 5.2).
Szczególne grupy pacjentów
Osoby w podeszłym wieku
Dane dotyczące pacjentów w wieku ≥65 lat są ograniczone (patrz punkt 5.1). Należy zachować ostrożność stosując produkt leczniczy Benlysta u osób w podeszłym wieku. Nie ma konieczności dostosowania dawki (patrz punkt 5.2).
Niewydolność nerek
Belimumab oceniano u ograniczonej liczby pacjentów z SLE i niewydolnością nerek. Na podstawie dostępnych informacji wiadomo, że nie jest konieczne dostosowanie dawkowania u pacjentów z łagodną, umiarkowaną lub ciężką niewydolnością nerek. Niemniej jednak, zaleca się ostrożność u pacjentów z ciężką niewydolnością nerek ze względu na brak danych (patrz punkt 5.2).
Niewydolność wątroby
Nie przeprowadzono badań produktu leczniczego Benlysta z udziałem pacjentów z niewydolnością wątroby. Jest mało prawdopodobne, aby pacjenci z zaburzeniami czynności wątroby wymagali dostosowania dawek (patrz punkt 5.2).
Dzieci i młodzież
SLE
Zalecany schemat dawkowania dla dzieci w wieku 5 lat i starszych to 10 mg/kg mc. produktu Benlysta podawane w dniach 0., 14. i 28., a następnie co 4 tygodnie.
Nie określono bezpieczeństwa stosowania i skuteczności produktu leczniczego Benlysta podawanego dożylnie u dzieci w wieku poniżej 5 lat. Dane nie są dostępne.
Toczniowe zapalenie nerek
Bezpieczeństwo i skuteczność stosowania produktu leczniczego Benlysta podawanego dożylnie u dzieci i młodzieży w wieku poniżej 18 lat nie zostały określone. Dane nie są dostępne.
Sposób podawania
Produkt Benlysta podaje się dożylnie w postaci wlewów. Przed podaniem musi on zostać poddany rekonstytucji i rozcieńczeniu. Instrukcje dotyczące rekonstytucji, rozcieńczania i przechowywania tego produktu leczniczego przed jego podaniem – patrz punkt 6.6.
Wlew produktu Benlysta musi trwać 1 godzinę.
Nie należy podawać produktu Benlysta w postaci bolusu dożylnego.
Jeżeli u pacjenta wystąpi reakcja na wlew dożylny, wówczas można zmniejszyć szybkość wlewu lub można go przerwać. Wlew należy natychmiast przerwać, jeżeli u pacjenta wystąpi reakcja niepożądana potencjalnie zagrażająca życiu (patrz punkty 4.4 i 4.8).
4.3 Przeciwwskazania
Nadwrażliwość na substancję czynną lub na którąkolwiek substancję pomocniczą wymienioną w punkcie 6.1.
4.4 Specjalne ostrzeżenia i środki ostrożności dotyczące stosowania
Identyfikowalność
W celu poprawienia identyfikowalności biologicznych produktów leczniczych należy czytelnie zapisać nazwę i numer serii podawanego produktu.
Produktu leczniczego Benlysta nie badano w następujących grupach pacjentów dorosłych i dzieci, w związku z czym nie zaleca się stosowania w tych przypadkach:
- ciężki czynny toczeń ośrodkowego układu nerwowego (patrz punkt 5.1)
- zakażenie wirusem HIV
- wirusowe zapalenie wątroby typu B lub C w wywiadzie lub obecnie
- hipogammaglobulinemia (IgG <400 mg/dl) lub niedobór IgA (IgA <10 mg/dl)
- stan po przeszczepieniu ważnego narządu lub komórek macierzystych układu krwiotwórczego/szpiku kostnego, bądź po przeszczepieniu nerki.
Stosowanie produktu równocześnie z terapią celowaną ukierunkowaną na limfocyty B
Na podstawie dostępnych danych, nie można zalecić jednoczesnego stosowania rytuksymabu i produktu leczniczego Benlysta u pacjentów z SLE (patrz punkt 5.1). Należy zachować ostrożność w przypadku stosowania produktu Benlysta równocześnie z inną terapią celowaną ukierunkowaną na limfocyty B.
Reakcje na wlew dożylny i reakcje nadwrażliwości
Podanie produktu Benlysta może powodować reakcje nadwrażliwości i reakcje na wlew dożylny, które mogą być ciężkie i śmiertelne. W razie wystąpienia ciężkiej reakcji należy przerwać podawanie produktu Benlysta i zastosować odpowiednie leczenie (patrz punkt 4.2). Ryzyko wystąpienia reakcji nadwrażliwości jest największe podczas dwóch pierwszych wlewów; jednak musi być brane pod uwagę przy każdym podaniu leku. U pacjentów z historią alergii wielolekowej lub znaczną nadwrażliwością ryzyko może być większe.
Przed wlewem produktu leczniczego Benlysta można zastosować premedykację obejmującą lek przeciwhistaminowy z lekiem przeciwgorączkowym lub bez. Nie ma wystarczających danych, aby określić czy premedykacja zmniejsza częstość lub nasilenie reakcji na wlew dożylny.
W badaniach klinicznych ciężkie reakcje na wlew dożylny i reakcje nadwrażliwości występowały u około 0,9% dorosłych pacjentów i obejmowały reakcje anafilaktyczne, bradykardię, hipotonię, obrzęk naczynioruchowy i duszność. Reakcje na wlew dożylny występowały częściej podczas pierwszych dwóch wlewów, a ich częstość zazwyczaj zmniejszała się podczas kolejnych wlewów (patrz punkt 4.8). Obserwowano występowanie ciężkich reakcji u pacjentów kilka godzin po podaniu wlewu. Obserwowano też nawrót istotnych klinicznie reakcji pomimo wcześniejszego odpowiedniego leczenia objawów (patrz punkty 4.2 i 4.8). Dlatego produkt leczniczy Benlysta musi być podawany w miejscu, gdzie natychmiast dostępne są środki niezbędne do leczenia takich reakcji. Zalecane jest, aby pacjenci pozostawali w szpitalu pod nadzorem klinicznym przez pewien czas (przez kilka godzin) przynajmniej po pierwszych 2 wlewach, ze względu na możliwość wystąpienia opóźnionych reakcji. Pacjenci muszą zostać poinformowani o ryzyku wystąpienia reakcji nadwrażliwości w dniu lub kilka dni po podaniu wlewu, a także otrzymać informację o możliwych sygnałach i objawach oraz możliwości wystąpienia nawrotu. Pacjenci muszą zostać poinstruowani, aby w przypadku wystąpienia takich objawów natychmiast zwrócili się po pomoc medyczną. Ulotka musi być dostarczona pacjentowi przed każdym podaniem produktu Benlysta (patrz punkt 4.2).
Obserwowano też reakcje nadwrażliwości typu późnego o mniejszym stopniu nasilenia, obejmujące wysypkę, nudności, zmęczenie, ból mięśni, ból głowy i obrzęk twarzy.
Zakażenia
Mechanizm działania belimumabu może zwiększyć ryzyko rozwoju zakażeń u dorosłych i dzieci z toczniem, w tym zakażeń oportunistycznych, i młodsze dzieci mogą być narażone na zwiększone ryzyko. W kontrolowanych badaniach klinicznych, częstość występowania ciężkich zakażeń była podobna w grupach otrzymujących produkt leczniczy Benlysta i placebo; jednakże, zakażenia ze skutkiem śmiertelnym (np. zapalenie płuc i sepsa) występowały częściej u pacjentów otrzymujących produkt Benlysta niż w grupie otrzymującej placebo (patrz punkt 4.8). Przed rozpoczęciem terapii produktem Benlysta należy rozważyć zaszczepienie pacjenta przeciw pneumokokom. Nie wolno rozpoczynać terapii produktem leczniczym Benlysta u pacjentów z aktywnymi ciężkimi zakażeniami (w tym z ciężkimi, przewlekłymi infekcjami).
Rozważając zastosowanie produktu leczniczego Benlysta u pacjentów z nawracającymi zakażeniami w wywiadzie lekarze muszą zachować ostrożność i dokładnie ocenić czy oczekiwane korzyści przewyższają ryzyko. Lekarze muszą zalecić pacjentom kontakt z ich lekarzami prowadzącymi w przypadku wystąpienia objawów infekcji. Pacjenci, u których wystąpi zakażenie w trakcie leczenia produktem Benlysta, muszą być uważnie monitorowani oraz należy dokładnie rozważyć możliwość przerwania terapii immunosupresyjnej uwzględniającej produkt Benlysta do czasu zakończenia infekcji. Ryzyko związane ze stosowaniem produktu Benlysta u pacjentów z czynną lub utajoną gruźlicą jest nieznane.
Depresja i zachowania samobójcze
W kontrolowanych badaniach klinicznych, dotyczących podawania dożylnego i podskórnego, u pacjentów otrzymujących produkt leczniczy Benlysta zgłaszano częściej zaburzenia psychiczne (depresja, myśli i zachowania samobójcze, w tym samobójstwa) (patrz punkt 4.8). Lekarze powinni oceniać ryzyko wystąpienia depresji oraz samobójstwa u pacjentów na podstawie historii choroby oraz aktualnego stanu psychicznego przed rozpoczęciem leczenia produktem Benlysta, a następnie monitorować pacjentów w trakcie leczenia. Lekarze muszą pouczać pacjentów (oraz, w stosownych przypadkach, opiekunów) aby skontaktowali się z lekarzem w przypadku wystąpienia nowych lub nasilenia się istniejących objawów psychicznych. U pacjentów, u których wystąpią takie objawy, należy rozważyć przerwanie leczenia.
Ciężkie skórne reakcje niepożądane
Zespół Stevensa-Johnsona (SJS, ang. Stevens-Johnsons syndrome) i toksyczną nekrolizę naskórka (TEN, ang. toxic epidermal necrolysis), mogące zagrażać życiu lub prowadzić do zgonu, zgłaszano w związku z leczeniem produktem leczniczym Benlysta. Pacjentów należy poinformować o objawach przedmiotowych i podmiotowych SJS i TEN i należy ich ściśle obserwować w celu wykrycia reakcji skórnych. Jeśli wystąpią objawy przedmiotowe i podmiotowe wskazujące na te reakcje, należy natychmiast odstawić produkt leczniczy Benlysta i rozważyć wdrożenie alternatywnego sposobu leczenia. Jeśli u pacjenta rozwinął się SJS lub TEN w wyniku stosowania produktu leczniczego Benlysta, już nigdy nie wolno wznawiać u niego leczenia produktem leczniczym Benlysta.
Postępująca leukoencefalopatia wieloogniskowa (PML)
U pacjentów otrzymujących produkt leczniczy Benlysta w leczeniu SLE zgłaszano występowanie postępującej leukoencefalopatii wieloogniskowej. Lekarze muszą zwracać szczególną uwagę na objawy mogące sugerować PML, które mogą pozostać niezauważone przez pacjenta (np. objawy przedmiotowe i podmiotowe dotyczące funkcji poznawczych, neurologicznych czy psychiatrycznych). Lekarz musi obserwować pacjentów w celu wykrycia takich nowych lub nasilających się objawów i w przypadku ich wystąpienia zlecić konsultację neurologiczną i musi rozważyć przeprowadzenie diagnostyki odpowiedniej do rozpoznawania PML zgodnie ze wskazaniami klinicznymi. W przypadku podejrzenia PML, leczenie immunosupresyjne, w tym podawanie produktu leczniczego Benlysta, musi być wstrzymane do czasu wykluczenia PML. W przypadku potwierdzenia PML, leczenie immunosupresyjne, w tym podawanie produktu leczniczego Benlysta, musi zostać zakończone.
Immunizacja
Nie należy podawać żywych szczepionek (zawierających żywe, atenuowane drobnoustroje) w okresie 30 dni przed podaniem produktu leczniczego Benlysta lub równocześnie z tym produktem, gdyż nie określono bezpieczeństwa klinicznego takiego postępowania. Nie ma dostępnych danych na temat wtórnego przeniesienia zakażenia z osób otrzymujących żywe szczepionki na pacjentów leczonych produktem Benlysta.
Ze względu na swój mechanizm działania, belimumab może mieć niekorzystny wpływ na odpowiedź na szczepienie. Niemniej jednak, w niewielkim badaniu oceniającym odpowiedź na 23-walentną szczepionkę przeciw pneumokokom, ogólna odpowiedź immunologiczna w stosunku do różnych serotypów u pacjentów z SLE przyjmujących produkt leczniczy Benlysta była podobna do odpowiedzi uzyskanej u pacjentów poddawanych standardowemu leczeniu immunosupresyjnemu w czasie szczepienia. Dostępne dane są niewystarczające do tego, aby wyciągnąć wnioski odnośnie odpowiedzi na inne szczepionki.
Ograniczone dane wskazują, że produkt leczniczy Benlysta nie ma istotnego wpływu na zdolność do utrzymania ochronnej odpowiedzi immunologicznej na szczepienie wykonane przed jego zastosowaniem. W badaniu cząstkowym obserwowano, że u niewielkiej grupy pacjentów, którzy wcześniej otrzymali szczepienie przeciwko tężcowi, pneumokokom lub grypie, ochronne miana przeciwciał utrzymywały się po leczeniu produktem Benlysta.
Nowotwory złośliwe i zaburzenia limfoproliferacyjne
Leki immunomodulujące, w tym produkt leczniczy Benlysta mogą zwiększać ryzyko rozwoju nowotworów złośliwych. Zaleca się zachowanie ostrożności przy rozważaniu leczenia produktem leczniczym Benlysta u pacjentów z nowotworem złośliwym w wywiadzie, jak również przy rozważaniu kontynuowania takiego leczenia u pacjentów, u których rozpoznano chorobę nowotworową. Nie badano pacjentów, u których występował nowotwór złośliwy w okresie ostatnich 5 lat, z wyjątkiem raka skóry (podstawnokomórkowego lub płaskonabłonkowego), a także raka szyjki macicy, który został całkowicie usunięty chirurgicznie lub odpowiednio leczony.
Zawartość Polisorbatu 80
Ten produkt leczniczy zawiera polisorbat 80 (patrz punkt 2), który może powodować reakcje alergiczne.
Zawartość sodu
Ten produkt leczniczy zawiera mniej niż 1 mmol sodu (23 mg) na dawkę, to znaczy lek uznaje się za „wolny od sodu”. Jednakże, ponieważ produkt leczniczy Benlysta proszek do sporządzania koncentratu roztworu do infuzji jest rozcieńczany w roztworze do infuzji zawierającym sód, należy wziąć to pod uwagę u pacjentów stosujących kontrolowaną dietę sodową (patrz punkt 6.6).
4.5 Interakcje z innymi produktami leczniczymi i inne rodzaje interakcji
Nie przeprowadzono badań interakcji in vivo. Formacja niektórych enzymów CYP450 jest hamowana poprzez zwiększony poziom niektórych cytokin podczas przewlekłego stanu zapalnego. Nie ustalono, czy belimumab może wpływać pośrednio na te cytokiny. Ryzyko pośredniego wpływu belimumabu na zmniejszenie aktywności CYP nie może być wykluczone. U pacjentów poddawanych leczeniu z użyciem substratów CYP o wąskim indeksie terapeutycznym, z indywidualnym doborem dawki (np. warfaryny), należy rozważyć nadzór terapeutyczny podczas rozpoczynania lub kończenia terapii belimumabem.
4.6 Wpływ na płodność, ciążę i laktację
Kobiety w wieku rozrodczym/Antykoncepcja u mężczyzn i kobiet
Kobiety w wieku rozrodczym muszą stosować skuteczną antykoncepcję w trakcie leczenia produktem leczniczym Benlysta oraz przez co najmniej 4 miesiące od przyjęcia ostatniej dawki leku.
Ciąża
Dane na temat stosowania produktu leczniczego Benlysta u kobiet w ciąży są ograniczone. Poza oczekiwanym działaniem farmakologicznym, czyli redukcją liczby limfocytów B, badania prowadzone na małpach nie wykazały żadnego bezpośredniego ani pośredniego szkodliwego wpływu na czynności związane z reprodukcją (patrz punkt 5.3). Produktu leczniczego Benlysta nie należy stosować podczas ciąży, chyba że potencjalne korzyści przewyższają potencjalne ryzyko dla płodu.
Karmienie piersią
Nie wiadomo, czy produkt leczniczy Benlysta przenika do mleka lub czy jest on wchłaniany do krążenia układowego po przyjęciu doustnym. Wykryto jednak belimumab w mleku samic małp, które otrzymywały dawkę 150 mg/kg mc. co 2 tygodnie.
Ponieważ przeciwciała matczyne (IgG) przenikają do mleka ludzkiego, zaleca się, aby podjąć decyzję, czy przerwać karmienie piersią, czy też zrezygnować z leczenia produktem Benlysta, z uwzględnieniem korzyści z karmienia piersią dla dziecka oraz korzyści z leczenia dla kobiety.
Płodność
Nie ma dostępnych danych na temat wpływu belimumabu na płodność u ludzi. Nie oceniano formalnie wpływu na płodność samców i samic w badaniach prowadzonych na zwierzętach (patrz punkt 5.3).
4.7 Wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn
Nie przeprowadzono badań nad wpływem produktu na zdolność prowadzenia pojazdów i obsługiwania maszyn. Nie przewiduje się szkodliwego wpływu na takie aktywności na podstawie właściwości farmakologicznych belimumabu. Zaleca się, aby podczas rozważania zdolności pacjenta do wykonywania czynności, które wymagają osądu lub sprawności ruchowej lub poznawczej, uwzględnić stan kliniczny pacjenta oraz profil działań niepożądanych produktu Benlysta.
4.8 Działania niepożądane
Podsumowanie profilu bezpieczeństwa u dorosłych
Bezpieczeństwo stosowania belimumabu u pacjentów z SLE oceniano w: trzech badaniach kontrolowanych za pomocą placebo, przeprowadzonych przed dopuszczeniem do obrotu, dotyczących podawania dożylnego i jednym kolejnym regionalnym badaniu kontrolowanym za pomocą placebo dotyczącym podawania dożylnego, jednym badaniu kontrolowanym za pomocą placebo dotyczącym podawania podskórnego oraz dwóch badań kontrolowanych za pomocą placebo dotyczących podawania dożylnego, przeprowadzonych po wprowadzeniu do obrotu; bezpieczeństwo stosowania u pacjentów z aktywnym toczniowym zapaleniem nerek oceniano w jednym badaniu kontrolowanym za pomocą placebo dotyczącym podawania dożylnego.
Dane przedstawione w tabeli poniżej dotyczą ekspozycji 674 pacjentów z SLE, z trzech badań klinicznych przeprowadzonych przed dopuszczeniem do obrotu i 470 pacjentów z kolejnego badania kontrolowanego za pomocą placebo, na produkt leczniczy Benlysta podawany dożylnie (dawka 10 mg/kg mc. podawana w ciągu 1 godziny w dniach 0, 14., 28., a następnie co 28 dni przez okres do 52 tygodni), a także u 556 pacjentów z SLE otrzymujących produkt Benlysta podawany podskórnie (dawka 200 mg raz w tygodniu przez okres do 52 tygodni). Przedstawione dane na temat bezpieczeństwa, u niektórych pacjentów z SLE obejmują dane wykraczające poza tydzień 52. Dane te odzwierciedlają dodatkową ekspozycję 224 pacjentów z aktywnym toczniowym zapaleniem nerek, którzy otrzymywali produkt leczniczy Benlysta podawany dożylnie (dawka 10 mg/kg mc. podawana przez okres do 104 tygodni). Uwzględniono także dane z raportów po wprowadzeniu do obrotu.
Większość pacjentów otrzymywała jednocześnie jedną lub więcej spośród następujących terapii przeciw SLE: kortykosteroidy, produkty lecznicze o działaniu immunomodulacyjnym, leki przeciwmalaryczne, niesteroidowe leki przeciwzapalne.
Reakcje niepożądane obserwowano u 84% pacjentów leczonych produktem Benlysta oraz u 87% pacjentów otrzymujących placebo. Najczęściej zgłaszanymi reakcjami niepożądanymi (występującymi u ≥5% pacjentów z SLE leczonych produktem Benlysta w połączeniu ze standardowym leczeniem oraz z częstością o ≥1% większą niż wśród pacjentów otrzymujących placebo) było: zapalenie jamy nosowo-gardłowej. Odsetek pacjentów, którzy przerwali leczenie z powodu działań niepożądanych wyniósł 7% w grupie pacjentów leczonych produktem Benlysta oraz 8% w grupie pacjentów przyjmujących placebo.
Najczęściej zgłaszanymi reakcjami niepożądanymi (występującymi u >5% pacjentów z aktywnym toczniowym zapaleniem nerek leczonych produktem Benlysta w połączeniu ze standardowym leczeniem) były: infekcje górnych dróg oddechowych, infekcje dróg moczowych oraz półpasiec. Odsetek pacjentów, którzy przerwali leczenie z powodu działań niepożądanych wyniósł 12,9% w grupie pacjentów leczonych produktem Benlysta oraz 12,9% w grupie pacjentów przyjmujących placebo.
Ciężkie skórne reakcje niepożądane: Zespół Stevensa-Johnsona (SJS) i toksyczną nekrolizę naskórka (TEN), zgłaszano w związku z leczeniem produktem leczniczym Benlysta (patrz punkt 4.4).
Tabela działań niepożądanych
Reakcje niepożądane zostały wymienione poniżej według klasyfikacji układów i narządów MedDRA oraz częstości występowania. Użyto następujących kategorii częstości występowania:
Bardzo często > 1/10
Często od ≥1/100 do <1/10
Niezbyt często od ≥1/1000 do <1/100
Rzadko >1/10 000 do <1/1000
Częstość nieznana częstość nie może być określona na podstawie dostępnych danych.
W obrębie każdej grupy o określonej częstości występowania objawy niepożądane są przedstawione w kolejności malejącego stopnia nasilenia. Wskazana częstość jest największą częstością obserwowaną dla obu postaci.
| Klasyfikacja układów i narządów | Częstość | Działania niepożądane |
| Zakażenia bakteryjne i pasożytnicze1 | Bardzo często | Zakażenia bakteryjne, np. zapalenie oskrzeli, zakażenie dróg moczowych |
| Często | Wirusowe zapalenie żołądka i jelit, zapalenie gardła, zapalenie jamy nosowej i gardła, wirusowe zakażenie górnych dróg oddechowych | |
| Zaburzenia krwi i układu chłonnego | Często | Leukopenia |
| Zaburzenia układu immunologicznego | Często | Reakcje nadwrażliwości2 |
| Niezbyt często | Reakcje anafilaktyczne | |
| Rzadko | Opóźnione, nieostre reakcje nadwrażliwości typu późnego | |
| Zaburzenia psychiczne | Często | Depresja |
| Niezbyt często | Zachowania samobójcze, myśli samobójcze | |
| Zaburzenia układu nerwowego | Często | Migrena |
| Zaburzenia żołądka i jelit | Często | Biegunka, nudności |
| Zaburzenia skóry i tkanki podskórnej | Często | Reakcje w miejscu wstrzyknięcia3, pokrzywka, wysypka |
| Niezbyt często | Obrzęk naczynioruchowy | |
| Częstość nieznana | Zespół Stevensa-Johnsona, toksyczna nekroliza naskórka | |
| Zaburzenia mięśniowo-szkieletowe i tkanki łącznej | Często | Bóle kończyn |
| Zaburzenia ogólne i stany w miejscu podania | Często | Uogólnione reakcje na wlew dożylny lub wstrzyknięcie2, gorączka |
1 Szczegółowe informacje, patrz „Opis wybranych działań niepożądanych” oraz punkt 4.4, podpunkt „Zakażenia”.
2 „Reakcje nadwrażliwości” obejmują grupę zaburzeń, w tym anafilaksję i mogą objawiać się szeregiem różnych objawów, takich jak nagłe zmniejszenie ciśnienia tętniczego, obrzęk naczynioruchowy, pokrzywka lub inna forma wysypki, świąd oraz duszność. „Uogólnione reakcje na wlew dożylny lub wstrzyknięcie” obejmują grupę zaburzeń, które mogą objawiać się szeregiem różnych objawów, takich jak bradykardia, bóle mięśni, bóle głowy, wysypka, pokrzywka, gorączka, nagłe zmniejszenie ciśnienia tętniczego, nadciśnienie tętnicze, zawroty głowy i bóle stawów. Ze względu na nakładanie się objawów i dolegliwości nie zawsze możliwe jest dokonanie rozróżnienia między reakcjami nadwrażliwości i ogólnoustrojowymi reakcjami na wlew dożylny lub wstrzyknięcie.
3 Dotyczy wyłącznie postaci do wstrzyknięć podskórnych.
Opis wybranych działań niepożądanych
Dane przedstawione poniżej pochodzą z trzech badań klinicznych, przeprowadzonych przed dopuszczeniem do obrotu, dotyczących podawania dożylnego (dawka 10 mg/kg mc. podawana wyłącznie dożylnie) oraz z badania klinicznego dotyczącego podawania podskórnego. „Zakażenia” oraz „Zaburzenia psychiczne” obejmują również dane z badania po wprowadzeniu do obrotu.
Uogólnione reakcje na wlew dożylny lub wstrzyknięcie i reakcje nadwrażliwości: Reakcje uogólnione na wlew dożylny lub wstrzyknięcie oraz reakcje nadwrażliwości generalnie były obserwowane w dniu podania, ale ostre reakcje nadwrażliwości mogą wystąpić również kilka dni po podaniu leku. U pacjentów z historią alergii wielolekowej lub znaczną nadwrażliwością ryzyko wystąpienia reakcji może być większe.
Częstość występowania reakcji na wlew dożylny oraz reakcji nadwrażliwości po podaniu dożylnym występujących w okresie 3 dni po podaniu leku wynosiła 12% w grupie pacjentów otrzymujących produkt leczniczy Benlysta oraz u 10% pacjentów w grupie placebo, natomiast odsetki pacjentów, u których konieczne było całkowite przerwanie leczenia, wynosiły odpowiednio 1,2% i 0,3%.
Zakażenia: Ogólna częstość występowania zakażeń w przeprowadzonych przed dopuszczeniem do obrotu badaniach dotyczących podawania dożylnego i podskórnego u pacjentów z SLE wynosiła 63% zarówno w grupie leczonej produktem Benlysta jak i w grupie otrzymującej placebo. Zakażeniami, które występowały u co najmniej 3% pacjentów leczonych produktem Benlysta oraz z częstością o co najmniej 1% większą niż w przypadku pacjentów otrzymujących placebo, były: wirusowe zakażenie górnych dróg oddechowych, zapalenie oskrzeli oraz bakteryjne zakażenie dróg moczowych. Ciężkie zakażenia występowały u 5% pacjentów zarówno w grupie otrzymującej produkt leczniczy Benlysta jak i placebo; ciężkie zakażenia oportunistyczne stwierdzono odpowiednio u 0,4% i 0% z nich. Zakażenia wymagające przerwania leczenia występowały u 0,7% pacjentów otrzymujących produkt leczniczy Benlysta oraz u 1,5% pacjentów otrzymujących placebo. Niektóre zakażenia miały ciężki przebieg lub skutek śmiertelny.
Aby uzyskać informacje na temat występowania zakażeń u dzieci i młodzieży z SLE, patrz punkt Dzieci i młodzież poniżej.
W badaniu dotyczącym toczniowego zapalenia nerek, pacjenci otrzymywali podstawową terapię standardową (patrz punkt 5.1), a ogólna częstość zakażeń wynosiła 82% u pacjentów otrzymujących produkt leczniczy Benlysta w porównaniu z 76% u pacjentów otrzymujących placebo. Ciężkie zakażenia wystąpiły u 13,8% pacjentów otrzymujących produkt Benlysta i u 17,0% pacjentów otrzymujących placebo. Zakażenia ze skutkiem śmiertelnym wystąpiły u 0,9% (2/224) pacjentów otrzymujących produkt Benlysta i u 0,9% (2/224) pacjentów otrzymujących placebo.
W randomizowanym, podwójnie zaślepionym, trwającym 52 tygodnie badaniu bezpieczeństwa dotyczącym SLE i przeprowadzonym po wprowadzeniu do obrotu (BEL115467), w którym oceniano śmiertelność oraz występowanie poszczególnych działań niepożądanych u dorosłych, ciężkie infekcje wystąpiły u 3,7% pacjentów otrzymujących produkt leczniczy Benlysta (10 mg/kg mc., dożylnie) w porównaniu do 4,1% pacjentów otrzymujących placebo. Jednakże, zakażenia ze skutkiem śmiertelnym (np. zapalenie płuc i sepsa) wystąpiły u 0,45% (9/2002) pacjentów otrzymujących produkt Benlysta w porównaniu do 0,15% (3/2001) pacjentów otrzymujących placebo, podczas gdy całkowita śmiertelność (bez względu na przyczynę) wyniosła odpowiednio: 0,5% (10/2002) w porównaniu do 0,40% (8/2001). Większość zakażeń ze skutkiem śmiertelnym zaobserwowano w ciągu pierwszych 20 tygodni terapii produktem leczniczym Benlysta.
Zaburzenia psychiczne: W badaniach klinicznych dotyczących podawania dożylnego u pacjentów z SLE, przeprowadzonych przed dopuszczeniem do obrotu, ciężkie zdarzenia psychiczne zgłoszono u 1,2% (8/674) pacjentów otrzymujących produkt leczniczy Benlysta w dawce 10 mg/kg mc. oraz u 0,4% (3/675) pacjentów otrzymujących placebo. Ciężką depresję zgłoszono u 0,6% (4/674) pacjentów otrzymujących produkt leczniczy Benlysta w dawce 10 mg/kg mc. oraz u 0,3% (2/675) pacjentów otrzymujących placebo. Wśród pacjentów leczonych produktem Benlysta wystąpiły dwa przypadki samobójstwa (w tym jeden dotyczący pacjenta otrzymującego 1 mg/kg mc. produktu Benlysta).
W badaniu klinicznym dotyczącym SLE, przeprowadzonym po wprowadzeniu do obrotu, ciężkie zdarzenia psychiczne zgłoszono u 1,0% (20/2002) pacjentów otrzymujących produkt leczniczy Benlysta oraz u 0,3% (6/2001) pacjentów otrzymujących placebo. Ciężką depresję zgłoszono u 0,3% (7/2002) pacjentów otrzymujących produkt Benlysta oraz u <0,1% (1/2001) pacjentów otrzymujących placebo. Całkowita liczba przypadków wystąpienia ciężkich zaburzeń dotyczących myśli lub zachowań samobójczych bądź przypadków samookaleczeń bez intencji samobójczych wyniosła 0,7% (15/2002) u pacjentów otrzymujących produkt Benlysta oraz 0,2% (5/2001) w grupie otrzymującej placebo. Nie odnotowano przypadku samobójstwa w żadnej z tych grup.
Powyższe badania dotyczące podawania dożylnego u pacjentów z SLE nie wykluczały pacjentów z zaburzeniami psychicznymi w wywiadzie.
W badaniach dotyczących podawania podskórnego u pacjentów z SLE, z których wyłączono pacjentów z zaburzeniami psychicznymi stwierdzonymi w wywiadzie, ciężkie zdarzenia psychiczne zgłoszono u 0,2% (1/556) pacjentów otrzymujących produkt leczniczy Benlysta oraz u żadnego z pacjentów otrzymującego placebo. W żadnej z grup nie odnotowano zdarzeń powiązanych z ciężką depresją ani przypadków samobójstwa.
Leukopenia: Częstość występowania leukopenii u pacjentów z SLE, zgłoszonej jako zdarzenie niepożądane wynosiła 3% w grupie produktu leczniczego Benlysta oraz 2% w grupie placebo.
Zaburzenia ze strony przewodu pokarmowego: U pacjentów otyłych (wskaźnik masy ciała BMI >30 kg/m2) z SLE, leczonych produktem Benlysta podawanym dożylnie odnotowano większą częstość występowania nudności, wymiotów i biegunki w porównaniu z grupą placebo, jak też w porównaniu z pacjentami o prawidłowej masie ciała (BMI ≥18,5 do ≤30 kg/m2). Żadne z tych zaburzeń żołądkowo-jelitowych występujących u pacjentów otyłych nie miały charakteru zdarzeń poważnych.
Dzieci i młodzież
Profil działań niepożądanych u pacjentów z grupy dzieci i młodzieży został określony na podstawie jednego badania dotyczącego podawania podskórnego i jednego badania dotyczącego podawania dożylnego.
W 52-tygodniowym niezaślepionym badaniu z udziałem 25 pacjentów pediatrycznych (w wieku od 10 do 17 lat) z SLE, którzy otrzymywali podskórnie produkt leczniczy Benlysta przy porównywalnym narażeniu u dorosłych (200 mg w ustalonym na podstawie masy ciała schemacie dawkowania), z zachowaniem równoczesnej terapii, profil bezpieczeństwau pacjentów pediatrycznych otrzymujących produkt leczniczy Benlysta podskórnie był spójny ze znanym profilem bezpieczeństwa belimumabu.
W 52-tygodniowym badaniu kontrolowanym za pomocą placebo, w którym 53 pacjentów (w wieku od 6 do 17 lat) z SLE otrzymywało produkt leczniczy Benlysta (dawka 10 mg/kg mc. podawana dożylnie w dniach 0., 14., 28., a następnie co 28 dni, z zachowaniem równoczesnej terapii) nie zaobserwowano żadnych nowych sygnałów dotyczących bezpieczeństwa u pacjentów pediatrycznych w wieku 12 lat i starszych (n=43). Dane dotyczące bezpieczeństwa u dzieci w wieku poniżej 12 lat (n=10) są ograniczone.
Zakażenia
Grupa dzieci w wieku 5 do 11 lat: zakażenia wystąpiły u 8 spośród 10 pacjentów otrzymujących produkt leczniczy Benlysta dożylnie oraz u 3 spośród 3 pacjentów otrzymujących placebo, w tym poważne zakażenia zanotowano u 1 spośród 10 pacjentów otrzymujących produkt Benlysta dożylnie oraz u 2 spośród 3 pacjentów otrzymujących placebo (patrz punkt 4.4).
Grupa młodzieży w wieku 12 do 17 lat: zakażenia wystąpiły u 22 spośród 43 pacjentów otrzymujących produkt leczniczy Benlysta dożylnie oraz u 25 spośród 37 pacjentów otrzymujących placebo, w tym poważne zakażenia zanotowano u 3 spośród 43 pacjentów otrzymujących produkt Benlysta dożylnie oraz u 3 spośród 37 pacjentów otrzymujących placebo. W fazie otwartej będącej przedłużeniem badania wystąpił jeden przypadek zakażenia zakończonego zgonem u pacjenta otrzymującego produkt Benlysta dożylnie.
Zgłaszanie podejrzewanych działań niepożądanych
Po dopuszczeniu produktu leczniczego do obrotu istotne jest zgłaszanie podejrzewanych działań niepożądanych. Umożliwia to nieprzerwane monitorowanie stosunku korzyści do ryzyka stosowania produktu leczniczego. Osoby należące do fachowego personelu medycznego powinny zgłaszać wszelkie podejrzewane działania niepożądane za pośrednictwem krajowego systemu zgłaszania wymienionego w załączniku V.
4.9 Przedawkowanie
Doświadczenie kliniczne z przedawkowaniem produktu leczniczego Benlysta jest ograniczone. Działania niepożądane zgłaszane w powiązaniu z przypadkami przedawkowania były zgodne z działaniami niepożądanymi właściwymi dla belimumabu.
Dwie dawki do 20 mg/kg mc., podane w odstępie 21 dni we wlewie dożylnym u ludzi nie powodowały wzrostu częstości występowania ani stopnia nasilenia reakcji niepożądanych w porównaniu z dawkami 1, 4 lub 10 mg/kg mc.
W razie niezamierzonego przedawkowania, pacjenta należy uważnie obserwować, a w razie potrzeby zastosować odpowiednie postępowanie podtrzymujące.
5. WŁAŚCIWOŚCI FARMAKOLOGICZNE
5.1 Właściwości farmakodynamiczne
Grupa farmakoterapeutyczna: Leki immunosupresyjne, przeciwciała monoklonalne, kod ATC: L04AG04
Mechanizm działania
Belimumab jest ludzkim przeciwciałem monoklonalnym IgG1λ, swoistym dla rozpuszczalnego ludzkiego białka stymulującego limfocyty B (BLyS, określane także jako BAFF i TNFSF13B). Belimumab blokuje wiązanie rozpuszczalnego BLyS, czynnika przeżywalności limfocytów B, z jego receptorami na tych limfocytach. Belimumab nie wiąże się bezpośrednio z limfocytami B, lecz przyłączając się do BLyS uniemożliwia przeżycie limfocytom B, w tym także limfocytom B autoreaktywnym, jak też redukuje różnicowanie limfocytów B w komórki plazmatyczne wytwarzające immunoglobuliny.
Poziom BLyS jest podwyższony u pacjentów z SLE i innymi chorobami autoimmunologicznymi. Obserwowano związek pomiędzy poziomem BLyS w osoczu i aktywnością SLE. Względny udział poziomu BLyS w patofizjologii SLE nie jest do końca poznany.
Działanie farmakodynamiczne
W badaniach klinicznych dotyczących produktu leczniczego Benlysta podawanego dożylnie obserwowano zmiany poziomu biomarkerów. U dorosłych pacjentów z SLE z hipergammaglobulinemią obserwowano normalizację poziomu IgG do tygodnia 52. u 49% i 20% pacjentów otrzymujących odpowiednio produkt Benlysta oraz placebo.
W grupie pacjentów z SLE z przeciwciałami anty-dsDNA, u 16% osób leczonych produktem Benlysta nastąpiła zmiana do nieoznaczalnego miana przeciwciał anty-dsDNA, w porównaniu z 7% pacjentów otrzymujących placebo do tygodnia 52.
U pacjentów z SLE z niskim poziomem dopełniacza obserwowano normalizację C3 i C4 do tygodnia 52. u odpowiednio 38% i 44% pacjentów leczonych produktem Benlysta oraz 17% i 18% pacjentów otrzymujących placebo.
Z grupy przeciwciał antyfosfolipidowych, oznaczano tylko przeciwciała antykardiolipinowe. Dla przeciwciał antykardiolipinowych w klasie IgA obserwowano zmniejszenie miana o 37 % w 52. tygodniu (p=0,0003), dla przeciwciał antykardiolipinowych w klasie IgG obserwowano zmniejszenie miana o 26 % w 52 tygodniu (p=0,0324), dla przeciwciał antykardiolipinowych w klasie IgM obserwowano zmniejszenie miana o 25 % w 52. tygodniu (p=NS; 0,46).
Zmiany poziomów limfocytów B (w tym limfocytów dziewiczych, komórek pamięci, limfocytów aktywowanych i komórek plazmatycznych) oraz przeciwciał IgG u pacjentów z SLE poddawanych terapii belimumabem podawanym dożylnie obserwowano w ramach przedłużonego, długoterminowego badania bez grupy kontrolnej. Po 7,5 latach leczenia (wliczając 72-tygodniowe badanie macierzyste), obserwowano istotny i utrzymujący się spadek poziomów różnych podgrup limfocytów B, prowadzący do 87% redukcji mediany limfocytów B dziewiczych, 67% redukcji mediany limfocytów B pamięci, 99% redukcji mediany aktywowanych limfocytów B oraz 92% redukcji mediany komórek plazmatycznych po ponad 7 latach leczenia. Po około 7 latach, obserwowano 28% redukcję mediany poziomów IgG, w tym zmniejszenie poziomów IgG do wartości poniżej 400 mg/dl u 1,6% pacjentów. W trakcie trwania badania, raportowana częstość działań niepożądanych na ogół pozostawała na stałym poziomie lub malała.
U pacjentów z aktywnym toczniowym zapaleniem nerek, po terapii produktem leczniczym Benlysta (dawka 10 mg/kg mc. podawana dożylnie) lub podawaniu placebo wystąpił wzrost poziomów IgG w surowicy, co wiązało się z ograniczeniem białkomoczu. Wzrosty te były mniejsze w grupie otrzymującej produkt Benlysta w porównaniu do grupy placebo, co jest zgodne z oczekiwaniami wynikającymi ze znanego mechanizmu działania belimumabu. W 104. tygodniu mediana procentowego wzrostu poziomów IgG w stosunku do wartości wyjściowej wynosiła 17% dla produktu leczniczego Benlysta i 37% dla placebo. Obserwowane zmniejszenie liczby autoprzeciwciał, wzrost dopełniacza i zmniejszenie liczby krążących limfocytów B i podgrup limfocytów B były spójne z badaniami SLE.
W jednym badaniu dotyczącym podawania dożylnego przeprowadzonym z udziałem pacjentów pediatrycznych z SLE (w wieku od 6 do 17 lat), odpowiedź farmakodynamiczna była zgodna z danymi uzyskanymi u dorosłych.
Immunogenność
Czułość oznaczenia przeciwciał neutralizujących oraz nieswoistych przeciwciał przeciwko lekom (ADA) jest ograniczona w wyniku obecności aktywnego leku w pobranych próbkach. W związku z tym rzeczywista częstość występowania przeciwciał neutralizujących oraz nieswoistych przeciwciał przeciwko lekom w badanej populacji pozostaje nieznana. W dwóch badaniach fazy III dotyczących SLE i przeprowadzonych z udziałem osób dorosłych, u 4 z 563 (0,7%) pacjentów w grupie dawki 10 mg/kg mc. oraz u 27 z 559 (4,8%) pacjentów w grupie dawki 1 mg/kg mc. uzyskano dodani wynik badania w kierunku utrzymujących się przeciwciał przeciwko belimumabowi. W badaniach fazy III wśród pacjentów z SLE z utrzymującymi się przeciwciałami obserwowano reakcje na wlew dożylny w dniu podania leku u odpowiednio 1/10 (10%), 2/27 (7%) i 1/4 (25%) pacjentów odpowiednio z grupy placebo, dawki 1 mg/kg mc. i dawki 10 mg/kg mc.; wszystkie te reakcje na wlew dożylny miały łagodne lub umiarkowane nasilenie, nie obserwowano ciężkich reakcji. U kilku pacjentów z przeciwciałami ADA odnotowano poważne/ciężkie zdarzenia niepożądane. Częstość występowania reakcji na wlew dożylny wśród pacjentów z utrzymującymi się przeciwciałami była porównywalna do częstości występowania tych reakcji u pacjentów bez przeciwciał ADA, wynoszącej 75/552 (14%), 78/523 (15%) i 83/559 (15%) odpowiednio w grupie placebo oraz w grupach dawek 1 mg/kg mc. i 10 mg/kg mc.
W badaniu dotyczącym toczniowego zapalenia nerek, w którym 224 dorosłych pacjentów otrzymywało produkt leczniczy Benlysta w dawce 10 mg/kg mc. podawanej dożylnie nie wykryto przeciwciał przeciw belimumabowi.
W jednym badaniu dotyczącym podawania dożylnego przeprowadzonym z udziałem pacjentów pediatrycznych z SLE w wieku od 6 do 17 lat (n=53), żaden z pacjentów nie wytworzył przeciwciał przeciwko belimumabowi.
Skuteczność i bezpieczeństwo kliniczne
SLE
Podawanie dożylne u dorosłych
Skuteczność produktu leczniczego Benlysta podawanego dożylnie oceniano w 2 randomizowanych, podwójnie zaślepionych, kontrolowanych za pomocą placebo badaniach z udziałem 1684 pacjentów z rozpoznaniem klinicznym SLE według kryteriów klasyfikacji Amerykańskiego Kolegium Reumatologicznego (ang. American College of Rheumatology, ACR). U pacjentów tych występował aktywny SLE, określony kryteriami: SELENA-SLEDAI (SELENA = Safety of Estrogens in Systemic Lupus Erythematosus National Assessment - narodowa ocena bezpieczeństwa estrogenów w toczniu rumieniowatym układowym; SLEDAI = Systemic Lupus Erythematosus Disease Activity Index - wskaźnik aktywności choroby w toczniu rumieniowatym układowym) ≥6 i obecne były przeciwciała przeciwjądrowe (ANA) stwierdzone w testach (miano ANA ≥1:80 i/lub obecność anty-dsDNA [≥30 jednostek/ml]) w badaniu przesiewowym. Pacjenci byli leczeni według przyjętego schematu leczenia SLE, obejmującego następujące leki (w monoterapii lub w skojarzeniu): kortykosteroidy, leki przeciwmalaryczne, NLPZ lub inne leki immunosupresyjne. Schemat obu badań był podobny, z wyjątkiem tego, że badanie BLISS-76 trwało 76 tygodni, a badanie BLISS-52 trwało 52 tygodnie. W obu badaniach pierwszorzędowy punkt końcowy dotyczący skuteczności oceniano po 52 tygodniach.
Z badań tych wyłączono pacjentów z ciężkim, czynnym toczniowym zapaleniem nerek oraz pacjentów z ciężkim, czynnym toczniem ośrodkowego układu nerwowego (OUN).
Badanie BLISS-76 było prowadzone głównie w Ameryce Północnej i w Europie Zachodniej. Leki stosowane w ramach leczenia podstawowego obejmowały kortykosteroidy (76%; >7,5 mg/dobę 46%), leki immunosupresyjne (56%) i leki przeciwmalaryczne (63%).
Badanie BLISS-52 przeprowadzono w Ameryce Południowej, Europie Wschodniej, Azji i Australii. Leki stosowane w ramach leczenia podstawowego obejmowały kortykosteroidy (96%; >7,5 mg/dobę 69%), leki immunosupresyjne (42%) i leki przeciwmalaryczne (67%).
W momencie rozpoczęcia badania u 52% pacjentów stwierdzono dużą aktywność choroby (wynik SELENA-SLEDAI ≥10), u 59% pacjentów występowały zmiany skórno-śluzówkowe, u 60% – zmiany w obrębie układu mięśniowo-szkieletowego, u 16% – objawy hematologiczne, u 11% – zajęcie nerek, a u 9% – zajęcie naczyń krwionośnych (wyjściowe stadium BILAG A lub B).
Pierwszorzędowym punktem końcowym dotyczącym skuteczności był złożony punkt końcowy (indeks odpowiedzi SLE), w którym odpowiedź zdefiniowano jako spełnienie każdego z następujących kryteriów w tygodniu 52 w porównaniu ze stanem wyjściowym:
- redukcja wyniku punktowego SELENA-SLEDAI o ≥4 punkty oraz
- niewystępowanie nowego wyniku domeny narządowej BILAG A ani 2 nowych wyników domeny narządowej BILAG B oraz
- niewystępowanie pogorszenia (wzrost <0,30 punktu) w skali globalnej oceny lekarza (PGA)
Indeks odpowiedzi SLE mierzy poprawę w zakresie aktywności choroby SLE, bez pogorszenia w jakimkolwiek układzie narządów lub pogorszenia stanu ogólnego pacjenta.
Tabela 1: Odsetek odpowiedzi w tygodniu 52.
| Odpowiedź | BLISS-76 | BLISS-52 | BLISS-76 i BLISS-52 łącznie | |||
Placebo1 (n=275) | Benlysta 10 mg/kg 1 (n=273) | Placebo1 (n=287) | Benlysta 10 mg/kg1 (n=290) | Placebo1 (n=562) | Benlysta 10 mg/kg1 (n=563) | |
Indeks odpowiedzi SLE Stwierdzona różnica w porównaniu z placebo Iloraz szans (95% CI) w porównaniu z placebo | 33,8% | 43,2% (p=0,021) 9,4% 1,52 (1,07; 2,15) | 43,6% | 57,6% (p=0,0006) 14,0% 1,83 (1,30; 2,59) | 38,8% | 50,6% (p<0,0001) 11,8% 1,68 (1,32; 2,15) |
| Składowe indeksu odpowiedzi SLE | ||||||
Odsetek pacjentów z redukcją wyniku SELENA- SLEDAI ≥4 | 35,6% | 46,9% (p=0,006) | 46,0% | 58,3% (p=0,0024) | 40,9% | 52,8% (p<0,0001) |
Odsetek pacjentów bez pogorszenia indeksu BILAG | 65,1% | 69,2% (p=0,32) | 73,2% | 81,4% (p=0,018) | 69,2% | 75,5% (p=0,019) |
Odsetek pacjentów bez pogorszenia oceny PGA | 62,9% | 69,2% (p=0,13) | 69,3% | 79,7% (p=0,0048) | 66,2% | 74,6% (p=0,0017) |
1 Wszyscy pacjenci otrzymywali standardową terapię.
W połączonej analizie obu badań odsetek pacjentów otrzymujących >7,5 mg/dobę prednizonu (lub równoważnej dawki innego leku) na początku badania, u których dawkę kortykosteroidu zredukowano o co najmniej 25% do dawki równoważnej prednizonowi w dawce ≤7,5 mg/dobę w tygodniach 40. do 52., wynosił 17,9% w grupie leczonej produktem Benlysta oraz 12,3% w grupie otrzymującej placebo (p=0,0451).
Zaostrzenia w SLE były zdefiniowane jako zmodyfikowany wskaźnik zaostrzeń SLE SELENA-SLEDAI. Mediana czasu do pierwszego zaostrzenia była większa w połączonej grupie pacjentów otrzymujących produkt leczniczy Benlysta w porównaniu z grupą otrzymującą placebo (odpowiednio 110 i 84 dni, współczynnik ryzyka=0,84; p=0,012). Ciężkie zaostrzenia obserwowano u 15,6% pacjentów w grupie produktu Benlysta w porównaniu do 23,7% w grupie placebo w okresie 52 tygodni obserwacji (obserwowane różnice w leczeniu = -8,1%; współczynnik ryzyka=0,64, p=0,0011).
W przypadku produktu leczniczego Benlysta obserwowano redukcję poczucia zmęczenia w porównaniu z placebo w ocenie przy użyciu skali FACIT-Zmęczenie w analizie połączonej. Średnia zmiana w stosunku do wyniku wyjściowego w tygodniu 52. była istotnie większa po zastosowaniu produktu Benlysta niż po zastosowaniu placebo (4,70 w porównaniu z 2,46; p=0,0006).
Analiza jednoczynnikowa i wieloczynnikowa pierwszorzędowego punktu końcowego w określonych z góry podgrupach wykazała, że największe korzyści wystąpiły u pacjentów z większą aktywnością choroby, w tym u pacjentów z wynikiem SELENA-SLEDAI ≥10, lub pacjentów wymagających stosowania steroidów do uzyskania kontroli choroby lub pacjentów z obniżonym poziomem dopełniacza.
Analiza post-hoc pozwoliła zidentyfikować podgrupy pacjentów z lepszą odpowiedzią na leczenie, takie jak pacjenci z niskim poziomem dopełniacza oraz obecnością przeciwciał anty-dsDNA przy rozpoczęciu badania. Wyniki dla tej przykładowej grupy o większej aktywności chorobowej znajdują się w tabeli 2. Wśród tych pacjentów u 64,5% wyjściowy wynik SELENA-SLEDAI wynosił ≥10.
Tabela 2: Pacjenci z niskim poziomem dopełniacza i dodatnim wynikiem badania w kierunku przeciwciał anty-dsDNA przy rozpoczęciu badania
| Podgrupa | Dodatni wynik badania w kierunku przeciwciał anty-dsDNA ORAZ niski poziom dopełniacza | |
| BLISS-76 i BLISS-52 łącznie | Placebo (n=287) | Benlysta 10 mg/kg (n=305) |
Odsetek odpowiedzi SRI w tygodniu 52. (%) Zaobserwowania różnica skuteczności leczenia w stosunku do placebo (%) | 31,7 | 51,5 (p<0,0001) 19,8 |
Odsetek odpowiedzi SRI (z wyłączeniem zmian dopełniacza i przeciwciał anty-dsDNA) w tygodniu 52. (%) Zaobserwowana różnica skuteczności leczenia w stosunku do placebo (%) | 28,9 | 46,2 (p<0,0001) 17,3 |
Ciężkie zaostrzenia w okresie 52 tygodni Pacjenci z ciężkim zaostrzeniem (%) Zaobserwowana różnica skuteczności leczenia w stosunku do placebo (%) Czas do wystąpienia ciężkiego zaostrzenia [współczynnik ryzyka (95% CI)] | 29,6 | 19,0 10,6 0,61 (0,44; 0,85) (p=0,0038) |
Redukcja dawek prednizonu o ≥25% dawki wyjściowej do dawki ≤7,5 mg/dobę w tygodniach od 40. do 52.1 (%) Zaobserwowana różnica skuteczności leczenia w stosunku do placebo (%) | (n=173) 12,1 | (n=195) 18,5 (p=0,0964) 6,3 |
Poprawa wyjściowego wyniku w skali FACIT-Zmęczenie w tygodniu 52. (średnia) Zaobserwowana różnica skuteczności leczenia w stosunku do placebo (%) | 1,99 | 4,21 (p=0,0048) 2,21 |
| Tylko badanie BLISS-76 | Placebo (n=131) | Benlysta 10 mg/kg (n=134) |
Odsetek odpowiedzi SRI w tygodniu 76 (%) Zaobserwowana różnica skuteczności leczenia w stosunku do placebo (%) | 27,5 | 39,6 (p=0,0160) 12,1 |
1 Wśród pacjentów z wyjściową dawką prednizonu >7,5 mg/dobę.
Skuteczność i bezpieczeństwo stosowania produktu leczniczego Benlysta w skojarzeniu z rytuksymabem podawanym w jednym cyklu, oceniano w randomizowanym, podwójnie zaślepionym, kontrolowanym placebo badaniu III fazy, trwającym 104 tygodnie, obejmującym 292 pacjentów (BLISS-BELIEVE). Pierwszorzędowym punktem końcowym był odsetek pacjentów ze stanem kontroli choroby zdefiniowanym jako wynik SLEDAI-2K ≤2, osiągnięty bez leków immunosupresyjnych i z kortykosteroidami w dawce równoważnej do prednizonu ≤5 mg/dobę w tygodniu 52. Wynik ten osiągnięto u 19,4% (n=28/144) pacjentów leczonych produktem leczniczym Benlysta w skojarzeniu z rytuksymabem oraz u 16,7% (n=12/72) pacjentów leczonych produktem leczniczym Benlysta w skojarzeniu z placebo (iloraz szans 1,27; 95% CI: 0,60; 2,71; p=0,5342). U pacjentów leczonych produktem leczniczym Benlysta w skojarzeniu z rytuksymabem w porównaniu z pacjentami którym podawano produkt leczniczy Benlysta w skojarzeniu z placebo, obserwowano większą częstość występowania zdarzeń niepożądanych (91,7% w porównaniu z 87,5%), ciężkich zdarzeń niepożądanych (22,2% w porównaniu z 13,9%) i ciężkich zakażeń (9,0% w porównaniu z 2,8%).
Toczniowe zapalenie nerek
Pacjenci z ciężkim aktywnym toczniowym zapaleniem nerek byli wyłączeni z opisanego powyżej badania dotyczącego podawania dożylnego u pacjentów z SLE; jednakże u 11% pacjentów występowały w punkcie wyjściowym objawy narządowe ze strony nerek (na podstawie oceny BILAG A lub B). Przeprowadzono zatem opisane poniżej badanie dotyczące aktywnego toczniowego zapalenia nerek.
Skuteczność i bezpieczeństwo stosowania produktu leczniczego Benlysta w dawce 10 mg/kg mc. podawanej dożylnie w czasie 1 godziny, w dniach 0, 14, 28, a następnie co 28 dni oceniano w trwającym 104 tygodnie randomizowanym (1:1), podwójnie zaślepionym i kontrolowanym za pomocą placebo badaniu kliniczym III fazy (BEL114054), w którym uczestniczyło 448 pacjentów z aktywnym toczniowym zapaleniem nerek. Pacjenci mieli zdiagnozowany klinicznie SLE zgodnie z kryteriami klasyfikacji ACR, potwierdzone za pomocą biopsji toczniowe zapalenie nerek klasy II, IV i (lub) V i występowała u nich aktywna choroba nerek potwierdzona w badaniach przesiewowych, wymagające standardowej terapii. Standardowa terapia obejmowała podawanie kortykosteroidów, 0 do 3 podań dożylnych metyloprednizolonu (500 do 1000 mg na jedno podanie), a następnie doustne podawanie prednizonu w dawce od 0,5 do 1 mg/kg mc. na dobę, z całkowitą dawką dobową ≤60 mg, zmniejszoną do ≤10 mg w 24. tygodniu, razem z:
- mykofenolanem mofetylu podawanym doustnie w dawce od 1 do 3 g/dobę lub mykofenolanem sodu podawanym doustnie w dawce od 720 do 2160 mg/dobę w indukcji leczenia i leczeniu podtrzymującym, lub
- cyklofosfamidem w dawce 500 mg podawanej dożylnie co 2 tygodnie przez 6 infuzji w fazie indukcji leczenia, a następnie azatiopryną podawaną doustnie z docelową dawką wynoszącą 2 mg/kg mc. na dobę w leczeniu podtrzymującym.
Badanie przeprowadzano w Azji, Ameryce Północnej, Ameryce Południowej i w Europie. Mediana wieku pacjentów wynosiła 31 lat (przedział: 18 do 77 lat); większość pacjentów (88%) stanowiły kobiety.
Pierwszorzędowym punktem końcowym w ocenie skuteczności była pierwszorzędowa skuteczność odpowiedzi nerkowej (ang. Primary Efficacy Renal Response, PERR) w 104. tygodniu, zdefiniowana jako odpowiedź w 100. tygodniu potwierdzona ponownymi pomiarami w 104. tygodniu, z następującymi paramentrami: stosunek białka do kreatyniny w moczu (uPCR) ≤700 mg/g (79.5 mg/mmol) i szacowany współczynnik filtracji kłębuszkowej (eGFR) ≥60 ml/min/1,73m2 lub brak spadku wartości eGFR o >20% w stosunku do wartości sprzed zaostrzenia.
Główne drugorzędowe punkty końcowe zawierały:
- Całkowitą odpowiedź nerkową (ang. Complete Renal Response, CRR) zdefiniowaną jako odpowiedź w 100. tygodniu potwierdzona ponownymi pomiarami w 104. tygodniu, z następującymi paramentrami: uPCR <500 mg/g (56,8 mg/mmol) i eGFR ≥90 ml/min/1,73m2 lub brak spadku wartości eGFR of >10% w stosunku do wartości sprzed zaostrzenia.
- PERR w 52. tygodniu,
- Czas do wystąpienia zdarzenia związanego z nerkami lub zgonu (zdarzenie związane z nerkami zdefiniowane jako pierwsze zdarzenie schyłkowej choroby nerek, podwojenie stężenia kreatyniny w surowicy, pogorszenie czynności nerek [definiowane jako zwiększony białkomocz i (lub) zaburzenie czynności nerek] lub wdrożenie niedozwolonej terapii związanej z chorobą nerek).
W przypadku punktów końcowych PERR i CRR, terapia steroidami musiała być zredukowana do ≤10 mg/dobę od 24. tygodnia aby uznać, że nastąpiła odpowiedź na leczenie. Dla tych punktów końcowych pacjenci, którzy zakończyli leczenie na wczesnym etapie, przyjęli niedozwolone leki lub zostali wykluczeni z badania na wczesnym etapie byli uznawani za nieodpowiadających.
Odsetek pacjentów osiągających PERR w 104. tygodniu był znacząco wyższy u pacjentów otrzymujących produkt leczniczy Benlysta w porównaniu do placebo. Dla większości głównych drugorzędowych punktów końcowych również stwierdzono znaczącą poprawę po stosowaniu produktu leczniczego Benlysta w porównaniu do placebo (tabela 3).
Tabela 3. Wyniki w zakresie skuteczności u dorosłych pacjentów z toczniowym zapaleniem nerek
Punkt końcowy dotyczący skuteczności | Placebo N=223 | Benlysta 10 mg/kg N=223 | Obserwowana różnica w porównaniu do placebo | Stosunek szans/ryzyka w porównaniu do placebo (95% CI) | Wartość P |
PERR w 104. tygodniu1 Respondenci | 32,3% | 43,0% | 10,8% | OR 1,55 (1,04; 2,32) | 0,0311 |
| Parametry składowe PERR | |||||
stosunek białka do kreatyniny w moczu ≤700 mg/g (79,5 mg/mmol) | 33,6% | 44,4% | 10,8% | OR 1,54 (1,04; 2,29) | 0,0320 |
| eGFR ≥60 ml/min/1,73m2 lub brak zmniejszenia wartości eGFR o >20% w stosunku do wartości sprzed zaostrzenia | 50,2% | 57,4% | 7,2% | OR 1,32 (0,90; 1,94) | 0,1599 |
| Brak niepowodzenia terapii³ | 74,4% | 83,0% | 8,5% | OR 1,65 (1,03; 2,63) | 0,0364 |
CRR w 104. tygodniu1 Respondenci | 19,7% | 30,0% | 10,3% | OR 1,74 (1,11; 2,74) | 0,0167 |
| Parametry składowe CRR | |||||
stosunek białka do kreatyniny w moczu <500 mg/g | 28,7% | 39,5% | 10,8% | OR 1,58 (1,05; 2,38) | 0,0268 |
1 PERR w 104. tygodniu było podstawową analizą skuteczności; CRR w 104. tygodniu, PERR w 52. tygodniu i czas do zdarzenia związanego z nerkami lub zgonu zostały uwzględnione we wstępnie określonej hierarchii testów.
2 Po wykluczeniu przypadków śmierci z analizy (1 przypadek dla produktu leczniczego Benlysta; 2 w grupie placebo), odsetek pacjentów, u których wystąpiło zdarzenie wynosił 15,2% w grupie produktu leczniczego Benlysta w porównaniu do 27,4% w grupie placebo (HR = 0,51; 95% CI: 0,34; 0,78).
³ Niepowodzenie terapii: pacjenci, którzy przyjęli leki wykluczone protokołem.
Począwszy od 24. tygodnia, liczbowo większy odsetek pacjentów otrzymujących produkt leczniczy Benlysta osiągnął PERR w porównaniu do placebo i różnica w leczeniu utrzymywała się do 104. tygodnia. Począwszy od 12. tygodnia, liczbowo większy odsetek pacjentów otrzymujących produkt leczniczy Benlysta osiągnął CRR w porównaniu do placebo i różnica liczbowa utrzymywała się do 104. tygodnia (wykres 2.)
Punkt końcowy dotyczący skuteczności | Placebo N=223 | Benlysta 10 mg/kg N=223 | Obserwowana różnica w porównaniu do placebo | Stosunek szans/ryzyka w porównaniu do placebo (95% CI) | Wartość P |
| (56,8 mg/mmol) | |||||
| eGFR≥90 ml/min/1,73m2 lub brak zmniejszenia wartości eGFR o >10% w stosunku do wartości sprzed zaostrzenia | 39,9% | 46,6% | 6,7% | OR 1,33 (0,90; 1,96) | 0,1539 |
| Brak niepowodzenia terapii³ | 74,4% | 83,0% | 8,5% | OR 1,65 (1,03; 2,63) | 0,0364 |
PERR w 52. tygodniu1 Respondenci | 35,4% | 46,6% | 11,2% | OR 1,59 (1,06; 2,38) | 0,0245 |
Czas do wystąpienia zdarzenia związanego z nerkami lub zgonu1 Odsetek pacjentów, u których wystąpiło zdarzenie2 Czas do zdarzenia [Odsetek ryzyka HR (95% CI)] | 28,3% | 15,7% | - - | HR 0,51 (0,34; 0,77) | 0,0014 |
Wykres 1. Wskaźniki odpowiedzi u osób dorosłych z toczniowym zapaleniem nerek na wizytę
Pierwszorzędowa skuteczność odpowiedzi nerkowej (PERR) 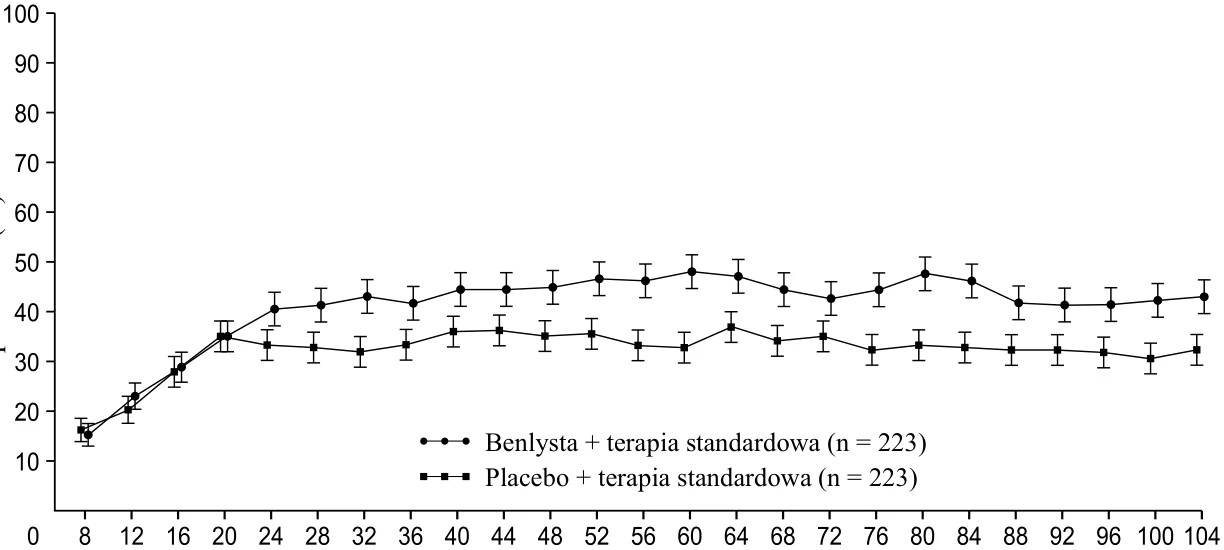
Czas (tygodnie) 
 Respondenci (%) +/
SE
Całkowita odpowiedź nerkowa (CRR)
W opisowych analizach podgrup, kluczowe punkty końcowe skuteczności (PERR i CRR) badano według schematu indukcji (mykofenolan lub cyklofosfamid) i klasy biopsji (klasa III lub IV, klasa III + V lub klasa IV + V lub klasa V) (wykres 2).
Wykres 2. Stosunek szans PERR i CRR w 104. tygodniu we wszystkich podgrupach
Czas (tygodnie)
Res
pondenci (%
)
+/
- SE
Wiek i rasa
Wiek
W badaniach kontrolowanych placebo nie zaobserwowano różnic w skuteczności ani bezpieczeństwie stosowania u pacjentów z SLE w wieku ≥65 lat, którzy otrzymywali produkt leczniczy Benlysta dożylnie lub podskórnie w porównaniu do ogólnej populacji; jednakże, liczba pacjentów w wieku ≥65 lat (62 pacjentów dla oceny skuteczności i 219 dla oceny bezpieczeństwa) nie jest wystarczająca do ustalenia, czy reagują oni na lek inaczej niż młodsi pacjenci.
Pacjenci rasy czarnej
Produkt leczniczy Benlysta podawano dożylnie pacjentom rasy czarnej z SLE w trwającym 52 tygodnie randomizowanym (2:1), podwójnie zaślepionym, kontrolowanym za pomocą placebo badaniu klinicznym III/IV fazy (EMBRACE). Skuteczność oceniano w grupie 448 pacjentów. Odsetek pacjentów rasy czarnej osiągających odpowiedź SRI-S2K był wyższy u pacjentów otrzymujących produkt Benlysta, jednak różnica w porównaniu do placebo nie była statystycznie istotna. Niemniej jednak, zgodnie z wynikami uzyskanymi w innych badaniach, wśród pacjentów rasy czarnej o wysokim stopniu aktywności choroby (z niskim poziomem dopełniacza i obecnością przeciwciał przeciwko dsDNA w momencie rozpoczęcia badania, n=141), odpowiedź SRI-S2K wyniosła 45,1% dla produktu Benlysta w dawce 10 mg/kg mc. w porównaniu do 24% w przypadku placebo (iloraz szans 3,00; 95% CI: 1,35; 6,68).
Dzieci i młodzież
Toczeń rumieniowaty układowy (SLE)
Bezpieczeństwo i skuteczność produktu leczniczego Benlysta oceniono w trwającym 52 tygodnie, randomizowanym, podwójnie zaślepionym, kontrolowanym za pomocą placebo badaniu klinicznym (PLUTO), przeprowadzonym z udziałem 93 pacjentów pediatrycznych z rozpoznaniem klinicznym SLE według kryteriów klasyfikacji ACR. U pacjentów występował aktywny SLE, zdefiniowany kryteriami: wynik SELENA-SLEDAI ≥6 oraz obecność autoprzeciwciał stwierdzona w testach w badaniu przesiewowym, analogicznie jak opisano w badaniach przeprowadzonych u dorosłych. Pacjenci byli objęci stałym schematem leczenia SLE (standardowa opieka) oraz podlegali kryteriom włączenia, analogicznym jak w badaniu przeprowadzonym u dorosłych. Pacjenci, u których występowało ciężkie czynne toczniowe zapalenie nerek, ciężki czynny toczeń ośrodkowego układu nerwowego, pierwotny niedobór odporności, niedobór IgA lub ostre lub przewlekłe zakażenia wymagające leczenia, byli wykluczeni z badania. Badanie to przeprowadzono w USA, Ameryce Południowej, Europie i Azji. Mediana wieku pacjentów wynosiła 15 lat (zakres od 6 do 17 lat). W grupie w wieku od 5 do 11 lat (n=13), wynik SELENA-SLEDAI wynosił od 4 do 13, a w grupie w wieku od 12 do 17 lat (n=79), wynik SELENA-SLEDAI wynosił od 4 do 20. Większość pacjentów (94,6%) stanowiły kobiety. Badanie nie miało mocy statystycznej dla wykonania porównań statystycznie istotnych, więc wszystkie dane są opisowe.
Głównym punktem końcowym skuteczności był Indeks Odpowiedzi SLE (SRI – SLE Responder Index) w tygodniu 52, określony jak w badaniach klinicznych dotyczących podawania dożylnego u dorosłych. U pacjentów pediatrycznych, odsetek odpowiedzi SRI zaobserwowany u pacjentów otrzymujących produkt leczniczy Benlysta był wyższy w porównaniu do pacjentów otrzymujących placebo. Odpowiedzi uzyskane dla poszczególnych składowych punktu końcowego były spójne z odpowiedziami SRI (Tabela 4).
Tabela 4 – Wskaźnik odpowiedzi u pacjentów pediatrycznych w 52. tygodniu
| Odpowiedź1 | Placebo (n=40) | Benlysta 10 mg/kg (n=53) |
Indeks Odpowiedzi SLE (%) Iloraz szans (95% CI) w porównaniu do placebo | 43,6 (17/39) | 52,8 (28/53) 1,49 (0,64; 3,46) |
| Składowe indeksu odpowiedzi SLE | ||
Odsetek pacjentów z redukcją wyniku SELENA-SLEDAI ≥4 (%) Iloraz szans (95% CI) w porównaniu do placebo | 43,6 (17/39) | 54,7 (29/53) 1,62 (0,69; 3,78) |
Odsetek pacjentów bez pogorszenia indeksu BILAG (%) Iloraz szans (95% CI) w porównaniu do placebo | 61,5 (24/39) | 73,6 (39/53) 1,96 (0,77; 4,97) |
Odestek pacjentów bez pogorszenia oceny w PGA (%) Iloraz szans (95% CI) w porównaniu do placebo | 66,7 (26/39) | 75,5 (40/53) 1,70 (0,66; 4,39) |
1 Z analiz wykluczono pacjentów, którzy nie mieli w ocenie wyjściowej którejkolwiek ze składowych (1 w grupie placebo).
Wśród pacjentów, u których wystąpiło ciężkie zaostrzenie, medianę dnia badania, w którym wystąpiło pierwsze poważne zaostrzenie stanowił dzień 150. dla grupy otrzymującej produkt leczniczy Benlysta i dzień 113. dla grupy otrzymującej placebo. Ciężkie zaostrzenia zaobserwowano u 17,0% grupy otrzymującej produkt leczniczy Benlysta w porównaniu do 35,0% grupy otrzymującej placebo w ciągu 52 tygodni obserwacji (zaobserwowana różnica skuteczności = 18,0%; współczynnik ryzyka = 0,36; 95% CI: 0,15; 0,86). Wynik ten był spójny z wynikami otrzymanymi w badaniach klinicznych dotyczących podawania dożylnego u dorosłych.
Z zastosowaniem Kryteriów Oceny Odpowiedzi SLE u Osób Małoletnich (ang. Juvenile SLE Response Evaluation Criteria) organizacji Paediatric Rheumatology International Trials Organisation/American College of Rheumatology (PRINTO/ACR), poprawę wykazał wyższy odsetek pacjentów pediatrycznych otrzymujących produkt leczniczy Benlysta w porównaniu do pacjentów otrzymujących placebo (Tabela 5).
Tabela 5 – wskaźniki odpowiedzi PRINTO/ACR w 52. tygodniu
Odsetek pacjentów z poprawą o co najmniej 50% dla 2 z 5 składowych1 i pogorszeniem o ponad 30% dla nie więcej niż jednej z pozostałych składowych | Odsetek pacjentów z poprawą o co najmniej 30% dla 3 z 5 składowych1 i pogorszeniem o ponad 30% dla nie więcej niż jednej z pozostałych składowych | |||
Placebo n=40 | Benlysta 10 mg/kg n=53 | Placebo n=40 | Benlysta 10 mg/kg n=53 | |
| Odpowiedź, n (%) | 14/40 (35,0) | 32/53 (60,4) | 11/40 (27,5) | 28/53 (52,8) |
| Zaobserwowana różnica w porównaniu do placebo | 25,38 | 25,33 | ||
| Iloraz szans (95% CI ) w porównaniu do placebo | 2,74 (1,15; 6,54) | 2,92 (1,19; 7,17) | ||
1 Pięć składowych PRINTO/ACR uległo zmianie procentowej w 52. tygodniu dla: oceny Parent’s Global Assessment (Parent GA), PGA, oceny SELENA SLEDAI, 24-godzinnego białkomoczu, oraz oceny Paediatric Quality of Life Inventory – Generic Core Scale (PedsQL GC) physical functioning domain score.
5.2 Właściwości farmakokinetyczne
Wskazane poniżej parametry farmakokinetyczne dla podawania dożylnego są oparte na oszacowaniach parametrów w populacji 563 pacjentów z SLE, którzy otrzymywali produkt leczniczy Benlysta w dawce 10 mg/kg mc. w dwóch badaniach fazy III.
Wchłanianie
Produkt leczniczy Benlysta podaje się w postaci wlewu dożylnego. Maksymalne stężenie belimumabu w surowicy zazwyczaj występuje przy zakończeniu wlewu dożylnego lub wkrótce potem. Maksymalne stężenie w surowicy wynosiło 313 μg/ml (zakres: 173–573 μg/ml) w oparciu o symulację profilu stężenia w czasie z wykorzystaniem typowych wartości parametrów dla modelu farmakokinetycznego w populacji.
Dystrybucja
Belimumab jest dystrybuowany do tkanek z objętością dystrybucji w stanie równowagi (Vss) wynoszącą około 5 litrów.
Metabolizm
Belimumab jest białkiem, dla którego oczekiwanym szlakiem metabolicznym jest rozkład do niewielkich peptydów oraz pojedynczych aminokwasów przez szeroko rozpowszechnione enzymy proteolityczne. Nie przeprowadzono klasycznych badań biotransformacji.
Eliminacja
Stężenie belimumabu w surowicy zmniejsza się w sposób dwuwykładniczy, a okres połowicznej eliminacji tego leku wynosi 1,75 dnia przy końcowym okresie półtrwania 19,4 dnia. Klirens układowy wynosił 215 ml/dobę (zakres: 69–622 ml/dobę).
Badanie dotyczące toczniowego zapalenia nerek
Populacyjną analizę farmakokinetyczną przeprowadzono dla grupy 224 dorosłych pacjentów z toczniowym zapaleniem nerek, którzy otrzymywali produkt leczniczy Benlysta w dawce 10 mg/kg mc. dożylnie (dni 0, 14, 28, a następnie co 28 dni aż do 104 tygodni). U pacjentów z toczniowym zapaleniem nerek, z powodu aktywności choroby nerek, klirens belimumabu był początkowo większy niż obserwowany w badaniach SLE; jednakże po 24 tygodniach leczenia i przez pozostałą część badania klirens i ekspozycja na belimumab były podobne do obserwowanych u dorosłych pacjentów z SLE, którzy otrzymywali belimumab w dawce 10 mg/kg mc. dożylnie.
Specjalne grupy pacjentów
Dzieci i młodzież: Parametry farmakokinetyczne są oparte na szacunkach indywidualnych parametrów z analizy farmakokinetycznej dotyczącej 53 pacjentów z badania klinicznego przeprowadzonego u pacjentów pediatrycznych z SLE. Po podawaniu dożylnym dawki 10 mg/kg mc. w dniach 0., 14. i 28., a następnie w 4-tygodniowych odstępach, ekspozycja na belimumab u pacjentów pediatrycznych oraz u dorosłych z SLE była podobna. Dla stanu stabilnego, średnia geometryczna Cmax, Cmin i AUC wynosiły 305 µg/ml, 42 µg/ml i 2569 dni•µg/ml dla grupy wiekowej 5 do 11 lat i 317 µg/ml, 52 µg/ml i 3126 dni•µg/ml dla grupy wiekowej 12 do 17 lat (n=43).
Osoby w podeszłym wieku: Produkt leczniczy Benlysta oceniano u ograniczonej liczby pacjentów w podeszłym wieku. W całej badanej populacji pacjentów z SLE otrzymujących leczenie dożylne wiek nie miał wpływu na ekspozycję na belimumab w analizie farmakokinetyki populacyjnej. Jednak ze względu na niewielką liczbę pacjentów w wieku ≥65 lat, wpływ wieku nie może być ostatecznie wykluczony.
Niewydolność nerek: Nie przeprowadzono badań oceniających wpływ niewydolności nerek na farmakokinetykę belimumabu. Podczas badań klinicznych produkt leczniczy Benlysta oceniano u pacjentów z SLE i niewydolnością nerek (261 pacjentów z umiarkowaną niewydolnością nerek, klirens kreatyniny ≥30 i <60 ml/min; 14 pacjentów z ciężką niewydolnością nerek, klirens kreatyniny ≥15 i <30 ml/min). Redukcja klirensu systemowego, oszacowana metodą populacyjnego modelowania farmakokinetycznego w populacji dla pacjentów w punktach środkowych kategorii niewydolności nerek dotyczących pacjentów z medianą klirensu kreatyniny w populacji farmakokinetycznej (79,9 ml/min) wynosiła 1,4% w kategorii zaburzeń łagodnych (75 ml/min), 11,7% w kategorii zaburzeń umiarkowanych (45 ml/min) oraz 24,0% w kategorii ciężkiej niewydolności nerek (22,5 ml/min). Wprawdzie białkomocz (≥2 g/dobę) powodował zwiększenie klirensu belimumabu, a zmniejszenie klirensu kreatyniny było związane ze zmniejszeniem klirensu belimumabu, to jednak działania te pozostawały w oczekiwanym zakresie zmienności. W związku z tym nie jest konieczne korygowanie dawek leku u pacjentów z zaburzeniami czynności nerek.
Niewydolność wątroby: Nie przeprowadzono badań oceniających wpływ niewydolności wątroby na farmakokinetykę belimumabu. Cząsteczki IgG1, takie jak belimumab, są katabolizowane przez szeroko rozpowszechnione enzymy proteolityczne, które nie są ograniczone do tkanki wątroby, w związku z czym jest mało prawdopodobne, aby zaburzenia czynności wątroby miały jakikolwiek wpływ na eliminację belimumabu.
Masa ciała/ Indeks masy ciała (BMI)
Stosowanie dawek belimumabu standaryzowanych na masę ciała prowadzi do zmniejszenia ekspozycji na lek u pacjentów z niedowagą (BMI <18,5) oraz do zwiększenia ekspozycji u osób otyłych (BMI ≥30). Zmiany w ekspozycji na lek zależne od BMI nie przekładały się na odpowiednie zmiany skuteczności. Zwiększenie ekspozycji u pacjentów otyłych, otrzymujących belimumab w dawce 10 mg/kg mc., nie prowadzi do ogólnego zwiększenia częstości występowania AE lub poważnych AE w porównaniu z pacjentami otyłymi otrzymującymi placebo. Jednak wśród pacjentów otyłych obserwowano większą częstość występowania nudności, wymiotów i biegunki. Żadne z tych zaburzeń żołądkowo-jelitowych występujących u pacjentów otyłych nie miały charakteru zdarzeń poważnych.
Nie zaleca się modyfikowania dawek u pacjentów z niedowagą lub nadwagą.
Zmiana metody podawania z dożylnego na podskórne
SLE
U pacjentów z SLE zmieniających, w odstępie od 1 do 4 tygodni, dawkowanie z 10 mg/kg mc. podawanych dożylnie co 4 tygodnie na 200 mg podawane podskórnie raz w tygodniu, stężenie belimumabu w surowicy przed pierwszym podaniem podskórnym było zbliżone do docelowego stężenia osiągniętego w stanie równowagi przy podawaniu podskórnym (patrz pkt 4.2). Zgodnie z symulacjami z wykorzystaniem parametrów farmakokinetyki populacyjnej, przeciętne stężenia belimumabu w stanie równowagi dla dawki 200 mg podawanych podskórnie raz w tygodniu (u pacjentów dorosłych, i u pacjentów pediatrycznych w wieku od 5 do <18 lat i masie ciała ≥50 kg), raz na 10 dni (u pacjentów pediatrycznych w wieku od 5 do <18 lat i masie ciała od 30 do <50 kg), lub raz na 2 tygodnie (u pacjentów pediatrycznych w wieku od 5 do <18 lat i masie ciała od 15 do <30 kg), były zbliżone do tych dla dawki 10 mg/kg mc. podawanej co 4 tygodnie.
Toczniowe zapalenie nerek
Na podstawie symulacji z wykorzystaniem parametrów farmakokinetyki populacyjnej przewiduje się, że od jednego do dwóch tygodni po podaniu pierwszych 2 dawek dożylnych, u pacjentów z toczniowym zapaleniem nerek przechodzących ze schematu podawania 10 mg/kg mc. dożylnie na 200 mg podawane podskórnie raz na tydzień średnie stężenia belimumabu w surowicy będą podobne do tych u pacjentów, którym podawano lek dożylnie 10 mg/kg mc. co 4 tygodnie (patrz punkt 4.2).
5.3 Przedkliniczne dane o bezpieczeństwie
Dane niekliniczne nie wykazują szczególnych zagrożeń dla ludzi na podstawie badań toksyczności po podaniu wielokrotnym i toksyczności reprodukcyjnej.
Dożylne i podskórne podawanie leku małpom powodowało spodziewaną redukcję liczby limfocytów B w tkankach obwodowych i w tkankach limfoidalnych, bez związanych z tym objawów toksykologicznych.
Przeprowadzono badania dotyczące rozrodczości u ciężarnych małp makaków otrzymujących belimumab w dawce 150 mg/kg mc. we wlewie dożylnym (dawka około 9 razy większa od przewidywanej maksymalnej ekspozycji klinicznej u ludzi), co 2 tygodnie, przez okres do 21 tygodni. Podawanie belimumabu nie było związane z bezpośrednimi ani pośrednimi szkodliwymi działaniami dotyczącymi toksyczności u matek, toksyczności rozwojowej, ani też działaniami teratogennymi. Obserwacje związane z leczeniem były ograniczone do spodziewanej, odwracalnej redukcji liczby limfocytów B zarówno u samic, jak i u noworodków, jak również odwracalnej redukcji IgM u noworodków małp. Liczba limfocytów B powracała do normy po odstawieniu belimumabu około 1 roku po porodzie u małp dorosłych oraz do 3. miesiąca życia u noworodków małp; poziom IgM u niemowląt narażonych na działanie belimumabu in utero powracał do normy do ukończenia 6 miesięcy.
Wpływ na płodność samców i samic małp oceniano w 6-miesięcznym badaniu toksyczności po podaniu wielokrotnym belimumabu w dawkach wynoszących do 50 mg/kg mc. włącznie. Nie obserwowano żadnych zmian związanych z leczeniem w narządach płciowych męskich i żeńskich zwierząt dojrzałych płciowo. Nieformalna ocena cyklu miesiączkowego u samic nie wykazała żadnych zmian związanych z belimumabem.
Ponieważ belimumab jest przeciwciałem monoklonalnym, nie przeprowadzono badań genotoksyczności. Nie przeprowadzono badań rakotwórczości ani wpływu na płodność (u mężczyzn i u kobiet).
6. DANE FARMACEUTYCZNE
6.1 Wykaz substancji pomocniczych
Kwas cytrynowy jednowodny (E 330)
Cytrynian sodu (E 331)
Sacharoza
Polisorbat 80 (E 433)
6.2 Niezgodności farmaceutyczne
Produkt leczniczy Benlysta nie jest zgodny z 5% glukozą.
Nie mieszać tego produktu leczniczego z innymi produktami leczniczymi, oprócz wymienionych w punkcie 6.6.
6.3 Okres ważności
Nieotwierane fiolki
5 lat.
Roztwór po rekonstytucji
Po rekonstytucji w wodzie do wstrzykiwań, roztwór, jeśli nie zostanie zużyty natychmiast, musi być chroniony przed bezpośrednim działaniem promieni słonecznych i przechowywany w lodówce w temperaturze 2°C do 8°C.
Rozwór do infuzji po rekonstytucji i rozcieńczeniu
Roztwór produktu leczniczego Benlysta rozcieńczony roztworem chlorku sodu do wstrzykiwań
o stężeniu 9 mg/ml (0,9%), roztworem chlorku sodu do wstrzykiwań o stężeniu 4,5 mg/ml (0,45%) albo płynem Ringera z dodatkiem mleczanu, do infuzji, można przechowywać w temperaturze 2°C do 8°C lub w temperaturze pokojowej (15°C do 25°C).
Łączny czas od rekonstytucji produktu Benlysta do zakończenia infuzji nie może przekraczać 8 godzin.
6.4 Specjalne środki ostrożności podczas przechowywania
Przechowywać w lodówce (2°C do 8°C).
Nie zamrażać.
Przechowywać w oryginalnym opakowaniu w celu ochrony przed światłem.
Warunki przechowywania produktu leczniczego po rekonstytucji oraz rozcieńczeniu, patrz punkt 6.3.
6.5 Rodzaj i zawartość opakowania
Benlysta 120 mg proszek do sporządzania koncentratu roztworu do infuzji
Fiolki ze szkła typu 1 (5 ml), zamknięte silikonowanym korkiem z gumy chlorobutylowej i aluminiowym uszczelnieniem typu flip-off, zawierające 120 mg proszku.
Wielkość opakowania: 1 fiolka
Benlysta 400 mg proszek do sporządzania koncentratu roztworu do infuzji
Fiolki ze szkła typu 1 (20 ml), zamknięte silikonowanym korkiem z gumy chlorobutylowej i aluminiowym uszczelnieniem typu flip-off, zawierające 400 mg proszku. Wielkość opakowania: 1 fiolka
6.6 Specjalne środki ostrożności dotyczące usuwania i przygotowania produktu leczniczego
do stosowania
Przygotowanie roztworu do infuzji z proszku 120 mg
Rekonstytucja
Rekonstytucję i rozcieńczanie należy przeprowadzać w warunkach aseptycznych.
Pozostawić fiolkę na 10 do 15 minut, aby uzyskała temperaturę pokojową (15°C do 25°C).
Do nakłucia gumowego korka z fiolki w celu rekonstytucji i rozcieńczenia zaleca się stosowanie igły
o grubości 21 – 25 G.
Zawartość przeznaczonej do użytku jednorazowego fiolki, odpowiadającą 120 mg belimumabu, należy rozpuścić w 1,5 ml wody do wstrzykiwań, aby uzyskać stężenie końcowe belimumabu wynoszące 80 mg/ml.
Strumień wody do wstrzykiwań należy skierować na ściankę fiolki, aby zminimalizować możliwość spienienia. Delikatnie poruszać fiolkę ruchem kołowym przez 60 sekund. W trakcie rekonstytucji fiolka powinna pozostawać w temperaturze pokojowej (15°C do 25°C); należy delikatnie nią poruszać ruchem kołowym przez 60 sekund co 5 minut do czasu rozpuszczenia proszku. Nie wstrząsać. Rekonstytucja zazwyczaj trwa 10 do 15 minut po dodaniu wody, lecz może ona trwać do 30 minut.
Należy chronić przygotowany roztwór przed światłem słonecznym.
W przypadku używania urządzenia mechanicznego do rekonstytucji produktu Benlysta, nie wolno przekraczać szybkości wirowania 500 obr./min, jak też nie należy wirować fiolki przez czas dłuższy niż 30 minut.
Po zakończeniu rekonstytucji roztwór powinien być opalizujący i bezbarwny do jasnożółtego; nie powinien on zawierać cząstek stałych. Można jednak oczekiwać niewielkich pęcherzyków powietrza, które są akceptowalne.
Po rekonstytucji z każdej fiolki można pobrać objętość 1,5 ml (co odpowiada 120 mg belimumabu).
Rozcieńczenie
Przygotowany roztwór produktu leczniczego należy rozcieńczyć do 250 ml roztworem chlorku sodu do wstrzykiwań o stężeniu 9 mg/ml (0,9%), roztworem chlorku sodu do wstrzykiwań o stężeniu 4,5 mg/ml (0,45%) albo płynem Ringera z dodatkiem mleczanu, do infuzji. W przypadku pacjentów, których masa ciała jest mniejsza lub równa 40 kg, można rozważyć zastosowanie worków infuzyjnych zawierających 100 ml tych rozpuszczalników, pod warunkiem, że stężenie belimumabu uzyskane w worku do infuzji nie przekroczy 4 mg/ml.
Dożylne roztwory glukozy 5% są niezgodne z produktem Benlysta i nie należy ich używać.
Z worka lub butelki do infuzji zawierającej 250 ml (lub 100 ml): roztworu chlorku sodu do wstrzykiwań o stężeniu 9 mg/ml (0,9%), roztworu chlorku sodu do wstrzykiwań o stężeniu 4,5 mg/ml (0,45%) albo płynu Ringera z dodatkiem mleczanu, do infuzji, należy pobrać i odrzucić objętość płynu równą objętości roztworu produktu Benlysta po rekonstytucji, przeznaczonej do podania danemu pacjentowi. Następnie dodać wymaganą objętość przygotowanego roztworu produktu Benlysta do worka lub butelki do infuzji. Delikatnie odwrócić worek lub butelkę, aby wymieszać roztwór. Cały niewykorzystany roztwór pozostały we fiolkach należy usunąć.
Roztwór produktu Benlysta należy obejrzeć w celu wykluczenia ewentualnej obecności cząstek stałych lub przebarwień. W przypadku dostrzeżenia jakichkolwiek cząstek stałych lub przebarwień roztwór należy wyrzucić.
Łączny czas od rekonstytucji produktu Benlysta do zakończenia infuzji nie może przekraczać 8 godzin.
Przygotowanie roztworu do infuzji z proszku 400 mg
Rekonstytucja
Rekonstytucję i rozcieńczanie należy przeprowadzać w warunkach aseptycznych.
Pozostawić fiolkę na 10 do 15 minut, aby uzyskała temperaturę pokojową (15°C do 25°C).
Do nakłucia gumowego korka z fiolki w celu rekonstytucji i rozcieńczenia zaleca się stosowanie igły
o grubości 21 – 25 G.
Zawartość przeznaczonej do użytku jednorazowego fiolki, odpowiadającą 400 mg belimumabu, należy rozpuścić w 4,8 ml wody do wstrzykiwań, aby uzyskać stężenie końcowe belimumabu wynoszące 80 mg/ml.
Strumień wody do wstrzykiwań należy skierować na ściankę fiolki, aby zminimalizować możliwość spienienia. Delikatnie poruszać fiolkę ruchem kolistym przez 60 sekund. W trakcie rekonstytucji fiolka powinna pozostawać w temperaturze pokojowej (15°C do 25°C); należy delikatnie nią poruszać ruchem kolistym przez 60 sekund co 5 minut do czasu rozpuszczenia proszku. Nie wstrząsać. Rekonstytucja zazwyczaj trwa 10 do 15 minut po dodaniu wody, lecz może ona trwać do 30 minut.
Należy chronić przygotowany roztwór przed światłem słonecznym.
W przypadku używania urządzenia mechanicznego do rekonstytucji produktu Benlysta, nie wolno przekraczać szybkości wirowania 500 obr./min, jak też nie należy wirować fiolki przez czas dłuższy niż 30 minut.
Po zakończeniu rekonstytucji roztwór powinien być opalizujący i bezbarwny do jasnożółtego; nie powinien on zawierać cząstek stałych. Można jednak oczekiwać niewielkich pęcherzyków powietrza, które są akceptowalne.
Po rekonstytucji z każdej fiolki można pobrać objętość 5 ml (co odpowiada 400 mg belimumabu).
Rozcieńczenie
Przygotowany roztwór produktu leczniczego należy rozcieńczyć do 250 ml roztworem chlorku sodu do wstrzykiwań o stężeniu 9 mg/ml (0,9%), roztworem chlorku sodu do wstrzykiwań o stężeniu 4,5 mg/ml (0,45%) albo płynem Ringera z dodatkiem mleczanu, do infuzji.
Dożylne roztwory glukozy 5% są niezgodne z produktem Benlysta i nie należy ich używać.
Z worka lub butelki do infuzji zawierającej 250 ml: roztworu chlorku sodu do wstrzykiwań o stężeniu 9 mg/ml (0,9%), roztworu chlorku sodu do wstrzykiwań o stężeniu 4,5 mg/ml (0,45%) albo płynu Ringera z dodatkiem mleczanu, do infuzji, należy pobrać i odrzucić objętość płynu równą objętości roztworu produktu Benlysta po rekonstytucji, przeznaczonej do podania danemu pacjentowi. Następnie dodać wymaganą objętość przygotowanego roztworu produktu Benlysta do worka lub butelki do infuzji. Delikatnie odwrócić worek lub butelkę, aby wymieszać roztwór. Cały niewykorzystany roztwór pozostały we fiolkach należy usunąć.
Roztwór produktu Benlysta należy obejrzeć w celu wykluczenia ewentualnej obecności cząstek stałych lub przebarwień. W przypadku dostrzeżenia jakichkolwiek cząstek stałych lub przebarwień roztwór należy wyrzucić.
Łączny czas od rekonstytucji produktu Benlysta do zakończenia infuzji nie może przekraczać 8 godzin.
Sposób podawania
Produkt Benlysta należy podać w postaci wlewu trwającego 1 godzinę.
Produktu Benlysta nie wolno podawać jednocześnie z innymi produktami przy użyciu tej samej linii dożylnej. Nie przeprowadzono badań zgodności fizycznej ani biochemicznej mających na celu ocenę równoczesnego podawania produktu Benlysta z innymi środkami.
Nie obserwowano niezgodności pomiędzy produktem Benlysta i workami z polichlorku winylu lub poliolefiny.
Usuwanie
Wszelkie niewykorzystane resztki produktu leczniczego lub jego odpady należy usunąć zgodnie z lokalnymi przepisami.
7. PODMIOT ODPOWIEDZIALNY POSIADAJĄCY POZWOLENIE NA DOPUSZCZENIE DO OBROTU
GlaxoSmithKline (Ireland) Limited
12 Riverwalk
Citywest Business Campus
Dublin 24
Irlandia
8. NUMERY POZWOLEŃ NA DOPUSZCZENIE DO OBROTU
EU/1/11/700/001
| 1 fiolka – 120 mg | |
| EU/1/11/700/002 1 fiolka – 400 mg | |
9. DATA WYDANIA PIERWSZEGO POZWOLENIA NA DOPUSZCZENIE DO OBROTU
I DATA PRZEDŁUŻENIA POZWOLENIA
Data wydania pierwszego pozwolenia na dopuszczenie do obrotu: 13 lipca 2011 Data ostatniego przedłużenia pozwolenia: 18 lutego 2016
10. DATA ZATWIERDZENIA LUB CZĘŚCIOWEJ ZMIANY TEKSTU
CHARAKTERYSTYKI PRODUKTU LECZNICZEGO
Szczegółowa informacja o tym produkcie jest dostępna na stronie internetowej Europejskiej Agencji Leków https://www.ema.europa.eu
Więcej informacji o leku Benlysta