


Charakterystyka produktu leczniczego - Aquipta
1. NAZWA PRODUKTU LECZNICZEGO
AQUIPTA 10 mg tabletki
AQUIPTA 60 mg tabletki
2. SKŁAD JAKOŚCIOWY I ILOŚCIOWY
AQUIPTA 10 mg tabletki
Każda tabletka zawiera 10 mg atogepantu.
AQUIPTA 60 mg tabletki
Każda tabletka zawiera 60 mg atogepantu.
Substancja pomocnicza o znanym działaniu
Każda tabletka 60 mg zawiera 31,5 mg sodu.
Pełny wykaz substancji pomocniczych, patrz punkt 6.1.
3. POSTAĆ FARMACEUTYCZNA
Tabletka
AQUIPTA 10 mg tabletki
Biała lub biaława, okrągła, obustronnie wypukła tabletka o średnicy 6 mm z wytłoczonym napisem „A” oraz „10” po jednej stronie.
AQUIPTA 60 mg tabletki
Biała lub biaława, owalna, obustronnie wypukła tabletka o wymiarach 16 mm x 9 mm z wytłoczonym napisem „A60” po jednej stronie.
4. SZCZEGÓŁOWE DANE KLINICZNE
4.1 Wskazania do stosowania
Produkt leczniczy AQUIPTA jest wskazany do:
- leczenia doraźnego migreny z aurą lub bez aury u osób dorosłych
stosowania w profilaktyce migreny u osób dorosłych, u których występują co najmniej
4 dni z migreną w miesiącu.
4.2 Dawkowanie i sposób podawania
Dawkowanie
Maksymalna dawka dzienna wynosi 60 mg atogepantu.
W przypadku doraźnego leczenia migreny zalecana dawka wynosi 60 mg atogepantu.
W ramach profilaktyki migreny, zalecana dawka to 60 mg atogepantu przyjmowane raz na dobę.
Tabletki można przyjmować podczas posiłku lub niezależnie od posiłków.
Pominięcie dawki
W ramach profilaktyki migreny, w razie pominięcia dawki należy ją przyjąć możliwie jak najszybciej. Jeśli od pory przyjęcia dawki minął cały dzień, zapomnianą dawkę należy pominąć i przyjąć kolejną dawkę o zwykłej porze.
Modyfikacje dawki
W Tabeli 1 przedstawiono modyfikacje dawki w przypadku równoczesnego stosowania określonych produktów leczniczych (patrz punkt 4.5).
Tabela 1: Modyfikacje dawki w związku z interakcjami z innymi produktami leczniczymi
| Modyfikacje dawki | Zalecana dawka przyjmowana raz na dobę |
| Silne inhibitory enzymu CYP3A4 | 10 mg |
| Silne inhibitory transportera OATP | 10 mg |
Szczególne grupy pacjentów
Osoby w podeszłym wieku
Wyniki populacyjnego modelowania parametrów farmakokinetycznych nie sugerują istotnych klinicznie różnic w farmakokinetyce pomiędzy osobami w podeszłym wieku a młodszymi pacjentami. Nie jest potrzebne dostosowanie dawki u pacjentów w podeszłym wieku.
Zaburzenia czynności nerek
U pacjentów z łagodnymi lub umiarkowanymi zaburzeniami czynności nerek nie jest zalecane dostosowanie dawki (patrz punkt 5.2). U pacjentów z ciężkimi zaburzeniami czynności nerek (klirens kreatyniny [CrCl] 15–29 ml/min) oraz ze schyłkową niewydolnością nerek (ESRD, ang. end-stage renal disease) (CrCl <15 ml/min) zalecana dawka to 10 mg raz na dobę. W przypadku pacjentów ze ESRD poddawanych okresowej dializoterapii produkt leczniczy AQUIPTA powinien być podawany po dializie.
Zaburzenia czynności wątroby
U pacjentów z łagodnymi lub umiarkowanymi zaburzeniami czynności wątroby nie jest zalecane dostosowanie dawki (patrz punkt 5.2). Należy unikać stosowania atogepantu u pacjentów z ciężkimi zaburzeniami czynności wątroby.
Dzieci i młodzież
Nie określono dotychczas bezpieczeństwa stosowania ani skuteczności atogepantu u dzieci i młodzieży (w wieku <18 lat). Dane nie są dostępne.
Sposób podawania
Produkt leczniczy AQUIPTA jest przeznaczony do podawania doustnego. Tabletki należy połykać w całości. Nie wolno ich dzielić, rozkruszać ani rozgryzać.
4.3 Przeciwwskazania
Nadwrażliwość na substancję czynną lub na którąkolwiek substancję pomocniczą wymienioną w punkcie 6.1 (patrz punkt 4.4).
4.4 Specjalne ostrzeżenia i środki ostrożności dotyczące stosowania
Ciężkie reakcje nadwrażliwości
Podczas stosowania produktu leczniczego AQUIPTA zgłaszano ciężkie reakcje nadwrażliwości, w tym anafilaksję, duszność, wysypkę, świąd, pokrzywkę i obrzęk twarzy (patrz punkt 4.8). Większość najcięższych reakcji pojawiało się w ciągu 24 godzin od pierwszego zastosowania, jednak niektóre reakcje nadwrażliwości mogą wystąpić kilka dni po podaniu. Należy poinformować pacjenta
o objawach związanych z nadwrażliwością. W razie wystąpienia reakcji nadwrażliwości należy przerwać stosowanie produktu leczniczego AQUIPTA i wdrożyć odpowiednie leczenie.
Zaburzenia czynności wątroby
Nie zaleca się stosowania atogepantu u pacjentów z ciężkimi zaburzeniami czynności wątroby (patrz punkt 4.2).
Substancje pomocnicze o znanym działaniu
Produkt leczniczy AQUIPTA 10 mg tabletki zawiera mniej niż 1 mmol sodu (23 mg) na tabletkę, to znaczy produkt leczniczy uznaje się za „wolny od sodu”.
Produkt leczniczy AQUIPTA 60 mg tabletki zawiera 31,5 mg sodu na tabletkę, co odpowiada 1,6% zalecanego przez WHO maksymalnego spożycia 2 g dobowej dawki sodu u osób dorosłych.
4.5 Interakcje z innymi produktami leczniczymi i inne rodzaje interakcji
Inhibitory enzymu CYP3A4
Silne inhibitory CYP3A4 (np. ketokonazol, itrakonazol, klarytromycyna, rytonawir) mogą znacznie zwiększać ogólnoustrojową ekspozycję na atogepant. Równoczesne podawanie atogepantu z itrakonazolem skutkowało zwiększeniem ekspozycji (2,15-krotnym wzrostem wartości Cmax i 5,5-krotnym wzrostem wartości AUC) na atogepant u zdrowych uczestników badania (patrz punkt 4.2). Nie oczekuje się, aby zmiany w ekspozycji na atogepant podczas równoczesnego podawania ze słabymi lub umiarkowanymi inhibitorami enzymu CYP3A4 miały istotne znaczenie kliniczne.
Inhibitory transporterów
Inhibitory polipeptydu transportującego aniony organiczne (OATP) (np. ryfampicyna, cyklosporyna, rytonawir) mogą znacznie zwiększać ogólnoustrojową ekspozycję na atogepant. Równoczesne podawanie atogepantu z pojedynczą dawką ryfampicyny skutkowało zwiększeniem ekspozycji (2,23-krotnym wzrostem wartości Cmax i 2,85-krotnym wzrostem wartości AUC) na atogepant u zdrowych uczestników badania (patrz punkt 4.2).
Jednoczesne stosowanie produktów leczniczych
Równoczesne podawanie atogepantu z innymi produktami leczniczymi, takimi jak etynyloestradiol i lewonorgestrel (doustne środki antykoncepcyjne), paracetamol, naproksen, sumatryptan, lub ubrogepant nie skutkowało istotnymi interakcjami farmakokinetycznymi w odniesieniu do atogepantu ani równocześnie podawanych produktów leczniczych. Równoczesne stosowanie z famotydyną lub esomeprazolem nie powodowało istotnych klinicznie zmian ekspozycji na atogepant.
4.6 Wpływ na płodność, ciążę i laktację
Ciąża
Istnieją tylko ograniczone dane dotyczące stosowania atogepantu u kobiet w okresie ciąży. Badania na zwierzętach wykazały szkodliwy wpływ na reprodukcję (patrz punkt 5.3). Nie zaleca się stosowania atogepantu w okresie ciąży ani u kobiet w wieku rozrodczym niestosujących antykoncepcji.
Karmienie piersią
Dane farmakokinetyczne po podaniu pojedynczej dawki wykazały minimalne przenikanie atogepantu do mleka ludzkiego (patrz punkt 5.2).
Nie ma danych odnośnie wpływu atogepantu na karmione piersią niemowlęta oraz wpływu atogepantu na produkcję mleka.
Należy rozważyć korzyści rozwojowe i zdrowotne wynikające z karmienia piersią wraz z kliniczną potrzebą matki do stosowania atogepantu oraz potencjalne działania niepożądane u niemowląt karmionych piersią spowodowane przez atogepant lub chorobę matki.
Płodność
Brak danych dotyczących wpływu atogepantu na płodność u ludzi. Badania na zwierzętach nie wykazały wpływu leczenia atogepantem na płodność samic ani samców (patrz punkt 5.3).
4.7 Wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn
Atogepant nie ma wpływu lub wywiera nieistotny wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn. U niektórych pacjentów może jednak powodować senność. Pacjenci powinni zachować ostrożność przed prowadzeniem pojazdów lub obsługiwaniem maszyn, dopóki nie uzyskają wystarczającej pewności, że atogepant nie wpływa niekorzystnie na ich sprawność.
4.8 Działania niepożądane
Podsumowanie profilu bezpieczeństwa
Bezpieczeństwo stosowania oceniono w grupie 3 852 pacjentów z migreną, którzy otrzymali co najmniej jedną dawkę atogepantu w ramach badań klinicznych. Spośród nich 1 225 pacjentów otrzymywało atogepant codziennie w ramach profilaktyki przez co najmniej 6 miesięcy, a 826 chorych przez 12 miesięcy. W leczeniu ostrych napadów migrenowych atogepant stosowało 895 pacjentów doraźnie w ciągu 24 tygodni.
W trwających 12 tygodni badaniach z grupą kontrolną przyjmującą placebo w ramach profilaktyki, 678 pacjentów otrzymało co najmniej jedną dawkę 60 mg atogepantu podawaną raz na dobę, natomiast 663 pacjentów otrzymało placebo. W badaniu klinicznym z grupą kontrolną otrzymującą placebo dotyczącym doraźnego leczenia migreny 1 195 pacjentów otrzymało co najmniej jedną dawkę atogepantu w dawce 60 mg, a 1 177 pacjentów otrzymało placebo; pacjentom podawano zarówno atogepant, jak i placebo w celu leczenia kwalifikujących się przypadków migreny.
W kontrolowanych placebo badaniach dotyczących profilaktyki najczęściej obserwowanymi działaniami niepożądanymi były nudności (9%), zaparcia (8%) i zmęczenie/senność (5%). Większość działań miała nasilenie łagodne lub umiarkowane. Działaniem niepożądanym, które najczęściej prowadziło do przerwania leczenia profilaktycznego, były nudności (0,4%). Najczęściej zgłaszanym działaniem niepożądanym w leczeniu doraźnym były nudności (1,3%).
Tabelaryczne zestawienie działań niepożądanych
Działania niepożądane zaobserwowane w badaniach klinicznych oraz zgłaszane po wprowadzeniu produktu do obrotu wymieniono poniżej zgodnie z klasyfikacją układów i narządów oraz według częstości występowania, najczęściej występujące działania niepożądane przedstawiając jako pierwsze. Częstość występowania zdefiniowano w następujący sposób: bardzo często (≥1/10), często (≥1/100 do <1/10), niezbyt często (≥1/1000 do <1/100), rzadko (≥1/10 000 do <1/1000), bardzo rzadko (<1/10 000) lub częstość nieznana (częstość nie może być określona na podstawie dostępnych danych). W każdej grupie częstości występowania, działania niepożądane przedstawiono w kolejności malejącego stopnia nasilenia.
Tabela 2. Działania niepożądane zidentyfikowane podczas stosowania atogepantu
| Klasyfikacja układów i narządów | Częstość występowania | Działanie niepożądane | ||
| Leczenie doraźne migreny | ||||
| Zaburzenia żołądka i jelit | Często | Nudności | ||
| Badania diagnostyczne | Niezbyt często | Wzrost aktywności aminotransferazy alaninowej (AlAT)/aminotransferazy asparaginianowej (AspAT)** | ||
| Profilaktyka migreny | ||||
| Zaburzenia układu immunologicznego | Nieznana | Reakcje nadwrażliwości (np. anafilaksja, duszność, wysypka, świąd, pokrzywka, obrzęk twarzy) | ||
| Zaburzenia metabolizmu i odżywiania | Często | Zmniejszony apetyt | ||
| Zaburzenia żołądka i jelit | Często | Nudności Zaparcia | ||
| Zaburzenia ogólne i stany w miejscu podania | Często | Zmęczenie/senność | ||
| Badania diagnostyczne | Często | Zmniejszenie masy ciała* | ||
| Niezbyt często | Wzrost aktywności AlAT/AspAT** | |||
* Definiowany w badaniach klinicznych jako obniżenie masy ciała o co najmniej 7% w którymkolwiek punkcie czasowym.
** W badaniach klinicznych obserwowano przypadki zwiększenia aktywności AlAT/AspAT (definiowanego jako ≥3-krotność górnej granicy normy, GGN) czasowo związanego ze stosowaniem atogepantu, w tym w wywiadzie przypadki samoistnego ustąpienia objawów w ciągu 8 tygodni po odstawieniu produktu leczniczego. Jednak ogólna częstość zwiększenia aktywności enzymów wątrobowych była podobna w grupach otrzymujących atogepant i placebo.
Zgłaszanie podejrzewanych działań niepożądanych
Po dopuszczeniu produktu leczniczego do obrotu istotne jest zgłaszanie podejrzewanych działań niepożądanych. Umożliwia to nieprzerwane monitorowanie stosunku korzyści do ryzyka stosowania produktu leczniczego. Osoby należące do fachowego personelu medycznego powinny zgłaszać wszelkie podejrzewane działania niepożądane za pośrednictwem krajowego systemu zgłaszania wymienionego w załączniku V.
4.9 Przedawkowanie
W badaniach klinicznych atogepant podawano w pojedynczych dawkach do maksymalnie 300 mg oraz w postaci dawek wielokrotnych wynoszących do 170 mg raz na dobę. Działania niepożądane były porównywalne do obserwowanych podczas stosowania niższych dawek i nie stwierdzono
swoistych działań toksycznych. Nie jest znane antidotum w razie przedawkowania atogepantu. Leczenie przedawkowania powinno obejmować ogólne środki wspomagające, w tym monitorowanie parametrów życiowych i obserwację stanu klinicznego pacjenta.
5. WŁAŚCIWOŚCI FARMAKOLOGICZNE
5.1 Właściwości farmakokinetyczne
Grupa farmakoterapeutyczna: leki przeciwbólowe, antagoniści peptydu związanego z genem kalcytoniny (ang. calcitonin gene-related peptide, CGRP), kod ATC: N02CD07
Mechanizm działania
Niekliniczne badania wiązania z receptorami i badania czynnościowe in vitro wskazują na udział więcej niż jednego typu receptorów w działaniach farmakologicznych atogepantu. Atogepant wykazuje powinowactwo do kilku receptorów z rodziny receptorów kalcytoniny/CGRP. Ze względu na istotne klinicznie stężenie atogepantu w wolnym osoczu (Cmax >20 nM dla dawki 60 mg) oraz fakt, że uważa się, że receptory CGRP i amyliny-1 biorą udział w patofizjologii migreny, hamujące działanie atogepantu na te receptory (wartość Ki odpowiednio 26 pM i 2,4 nM) może mieć znaczenie kliniczne. Dokładny mechanizm działania atogepantu w profilaktyce lub leczeniu migreny pozostaje jednak do ustalenia.
Skuteczność kliniczna i bezpieczeństwo stosowania
Leczenie doraźne migreny
Skuteczność produktu leczniczego AQUIPTA w leczeniu doraźnym migreny z aurą lub bez aury u osób dorosłych oceniano w ramach randomizowanego, prowadzonego metodą podwójnie ślepej próby badania z grupą kontrolną otrzymującą placebo (ECLIPSE). W fazie 16-tygodniowego leczenia zaślepionego 1 328 pacjentów przydzielono losowo do jednej z czterech grup sekwencyjnych w celu leczenia czterech kwalifikujących się napadów migreny z umiarkowanym lub ciężkim bólem głowy, stosując atogepant w dawce 60 mg (3 napady) lub placebo (1 napad) w ustalonej wcześniej kolejności. Pacjenci, którzy ukończyli fazę zaślepioną badania, w razie kolejnych ataków przyjmowali produkt leczniczy atogepant w dawce 60 mg stosowany w ramach leczenia metodą otwartej próby aż do końca 24. tygodnia. Około 22% pacjentów przyjmowało jednocześnie leki zapobiegające migrenie (np. topiramat, amitryptylinę, propranolol). Dozwalano na podanie doraźnego produktu leczniczego dopiero po upływie 2 godzin od przyjęcia badanego produktu leczniczego. Ani w leczeniu doraźnym migreny, ani w profilaktycznym, nie wolno było jednocześnie stosować produktów leczniczych oddziałujących na szlak CGRP.
W trakcie badania prowadzonego metodą podwójnie ślepej próby u 1 037 pacjentów leczono 4 kwalifikujące się napady migreny. W ciągu trzech miesięcy poprzedzających włączenie do badania średnia częstość występowania migreny wynosiła około 4 umiarkowanych do ciężkich napadów na miesiąc.
Pierwszorzędowym punktem końcowym oceny skuteczności był brak dolegliwości bólowych (definiowany jako zmniejszenie nasilenia bólu głowy z umiarkowanego/silnego do całkowitego braku bólu) po 2 godzinach podczas Napadu 1. (Tabela 3). Drugorzędowe punkty końcowe obejmowały: brak objawu uznanego przez pacjenta za najbardziej dokuczliwy po 2 godzinach, ulgę w bólu (definiowaną jako zmniejszenie nasilenia bólu głowy z umiarkowanego/silnego do łagodnego/braku bólu) po 2 godzinach oraz utrzymujący się brak dolegliwości bólowych w okresie od 2 do 48 godzin. Produkt leczniczy AQUIPTA wykazał statystycznie istotną i klinicznie znaczącą poprawę w odniesieniu do tych punktów końcowych w porównaniu z placebo. Ponadto wykazano statystycznie istotny wpływ na drugorzędowe punkty końcowe, takie jak stosowanie doraźnych produktów leczniczych w ciągu 24 godzin oraz zdolność do normalnego funkcjonowania po 2 godzinach.
Tabela 3: Punkty końcowe oceny skuteczności podczas Napadu 1. w badaniu ECLIPSE
AQUIPTA 60 mg N=602 | Placebo N=612 | |
| Ustąpienie bólu po 2 godzinach | ||
| Odsetek pacjentów uzyskujących odpowiedź na leczenie | 24,3 | 13,1 |
| Iloraz szans (95% CI) | 2,36 (1,76; 3,15) | |
| Wartość p | <0,0001a | |
| Ustąpienie najbardziej dokuczliwych objawówb po 2 godzinach | ||
| Odsetek pacjentów uzyskujących odpowiedź na leczenie | 43,7 | 32,7 |
| Iloraz szans (95% CI) | 1,77 (1,41; 2,24) | |
| Wartość p | <0,0001a | |
| Zmniejszenie nasilenia bólu po 2 godzinach | ||
| Odsetek pacjentów uzyskujących odpowiedź na leczenie | 72,1 | 54,4 |
| Iloraz szans (95% CI) | 2,35 (1,85; 2,98) | |
| Wartość p | <0,0001a | |
| Utrzymujący się brak dolegliwości bólowych od 2 do 48 godzin | ||
| Odsetek pacjentów uzyskujących odpowiedź na leczenie | 16,6 | 5,7 |
| Iloraz szans (95% CI) | 3,62 (2,43; 5,39) | |
| Wartość p | <0,0001a | |
a Wartości p skorygowane dla wielokrotnych porównań b Objawy identyfikowane przez pacjentów jako nudności (31%), światłowstręt (44%) lub fonofobia (25%) | ||
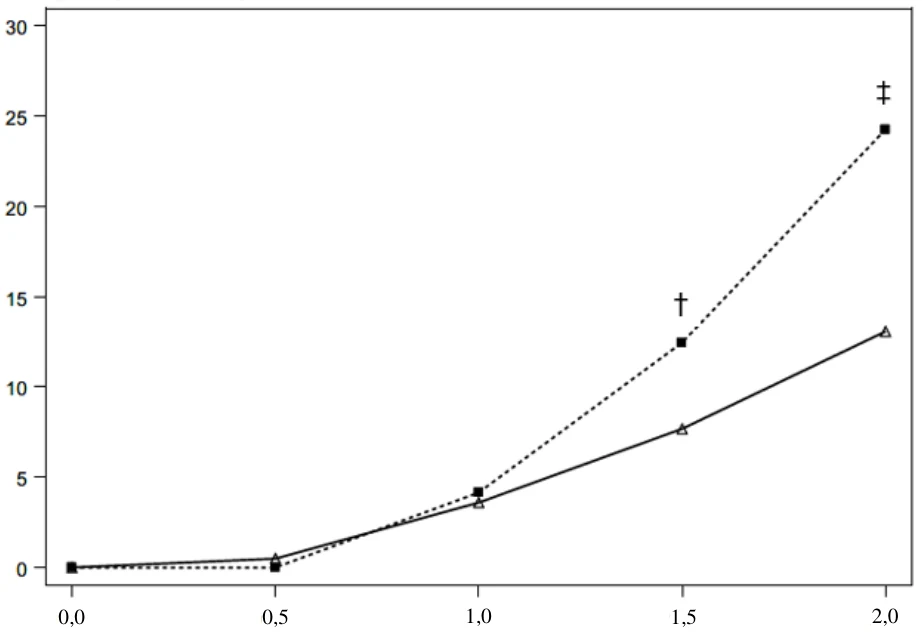
Większy odsetek pacjentów leczonych produktem leczniczym AQUIPTA w dawce 60 mg osiągnął brak dolegliwości bólowych już po 1,5 godzinie podczas Napadu 1. w porównaniu z pacjentami, którzy otrzymali placebo (Rycina 1). Atogepant wykazał również istotne klinicznie i powtarzalne działanie: 26,3% pacjentów stwierdziło brak dolegliwości bólowych po 2 godzinach w przypadku co najmniej 2 z 3 napadów migreny.
Rycina 1: Odsetek pacjentów, u których dolegliwości bólowe ustąpiły w ciągu 2 godzin w przypadku Napadu 1. w badaniu ECLIPSE
Od
setek
p
ac
jen
tó
w,
k
tór
zy
stwier
d
zili b
r
ak
do
leg
liwo
ści
b
ó
lo
wy
ch
Czas po podaniu dawki (w godzinach) Placebo AQUIPTA 60 mg † p < 0,001 (nieskorygowane dla wielokrotnych porównań)
‡ p < 0,0001 (skorygowane dla wielokrotnych porównań)
Profilaktyka migreny
Stosowanie atogepantu oceniono pod kątem profilaktyki migreny w dwóch kluczowych badaniach dotyczących spektrum migreny przewlekłej i epizodycznej. Do badania dotyczącego migreny epizodycznej (ADVANCE) włączono pacjentów spełniających kryteria diagnostyczne migreny z aurą i bez aury według Międzynarodowej Klasyfikacji Bólów Głowy (ang. International Classification of Headache Disorders, ICHD). W badaniu dotyczącym migreny przewlekłej (PROGRESS) wzięli również udział pacjenci spełniający kryteria migreny przewlekłej według ICHD. Z udziału w obu badaniach wykluczano pacjentów z zawałem mięśnia sercowego, udarem mózgu lub przemijającym epizodem niedokrwiennym w okresie sześciu miesięcy poprzedzających badania przesiewowe.
Migrena epizodyczna
Stosowanie atogepantu w profilaktyce migreny epizodycznej (od 4 do 14 dni z migreną w miesiącu) oceniono w randomizowanym, wieloośrodkowym badaniu z zastosowaniem metody podwójnie ślepej próby oraz placebo w grupie kontrolnej (ADVANCE). Pacjentów zrandomizowano do grupy AQUIPTA w dawce 60 mg (N = 235) lub do grupy placebo (N = 223). Otrzymywali produkt leczniczy raz na dobę przez 12 tygodni. Pacjenci mogli przyjmować leki doraźne stosowane w leczeniu bólu głowy (tj. tryptany, pochodne ergotaminy, NLPZ, paracetamol i opioidy), zależnie od potrzeb. Niedozwolone było jednak jednoczesne stosowanie produktu leczniczego działającego na szlak CGRP ani w doraźnym, ani w zapobiegawczym leczeniu migreny.
Łącznie 88% pacjentów ukończyło trwający 12 tygodni okres badania prowadzony metodą podwójnie ślepej próby. Średni wiek pacjentów wynosił 42 lata (zakres: od 18 do 73 lat), 4% chorych było w wieku 65 lat lub starszych, 89% stanowiły kobiety, a 83% — osoby rasy białej. Średnia częstość występowania migreny w punkcie początkowym wynosiła około 8 dni z migreną w miesiącu i była zbliżona w obu grupach terapeutycznych.
Pierwszorzędowym punktem końcowym oceny skuteczności była zmiana względem punktu początkowego średniej liczby dni z migreną w miesiącu (ang. mean monthly migraine days, MMD) w trakcie trwającego 12 tygodni okresu leczenia. Drugorzędowe punkty końcowe, w odniesieniu do których zastosowano korektę w celu uwzględnienia pomiarów wielokrotnych, obejmowały zmianę względem punktu początkowego średniej liczby dni z bólem głowy w miesiącu, zmianę względem punktu początkowego średniej liczby dni stosowania leków doraźnych w miesiącu, odsetek pacjentów, u których doszło do zmniejszenia o co najmniej 50% względem punktu początkowego średniej liczby MMD (średnia z okresu 3 miesięcy) oraz kilka pomiarów wyników zgłoszonych przez pacjentów w ramach oceny funkcjonowania. W badaniu ADVANCE wykazano istotne statystycznie wyniki na korzyść produktu leczniczego AQUIPTA w porównaniu z placebo w odniesieniu do pierwszorzędowych i drugorzędowych punktów końcowych oceny skuteczności, co podsumowano w Tabeli 4.
Tabela 4: Punkty końcowe oceny skuteczności w badaniu ADVANCE
| AQUIPTA 60 mg | Placebo | |||||
| N = 226 | N = 216 | |||||
| Liczba dni z migreną w miesiącu (MMD) w okresie 12 tygodni | ||||||
| Punkt początkowy | 7,8 | 7,5 | ||||
| Średnia zmiana względem punktu początkowego | -4,1 | -2,5 | ||||
| Różnica względem placebo | -1,7 | |||||
| Wartość p | <0,001 | |||||
| Liczba dni z bólem głowy w miesiącu w okresie 12 tygodni | ||||||
| Punkt początkowy | 9,0 | 8,5 | ||||
| Średnia zmiana względem punktu początkowego | -4,2 | -2,5 | ||||
| Różnica względem placebo | -1,7 | |||||
| Wartość p | <0,001 | |||||
| AQUIPTA 60 mg | Placebo | |||||
| N = 226 | N = 216 | |||||
| Liczba dni stosowania leków doraźnych w miesiącu w okresie 12 tygodni | ||||||
| Punkt początkowy | 6,9 | 6,5 | ||||
| Średnia zmiana względem punktu początkowego | -3,8 | -2,3 | ||||
| Różnica względem placebo | -1,4 | |||||
| Wartość p | <0,001 | |||||
| Pacjenci uzyskujący odpowiedź w postaci zmniejszenia liczby MMD o ≥50% w okresie 12 tygodni | ||||||
| Odsetek pacjentów uzyskujących odpowiedź na leczenie | 59 | 29 | ||||
| Iloraz szans (95% CI) | 3,55 (2,39; 5,28) | |||||
| Wartość p | <0,001 | |||||
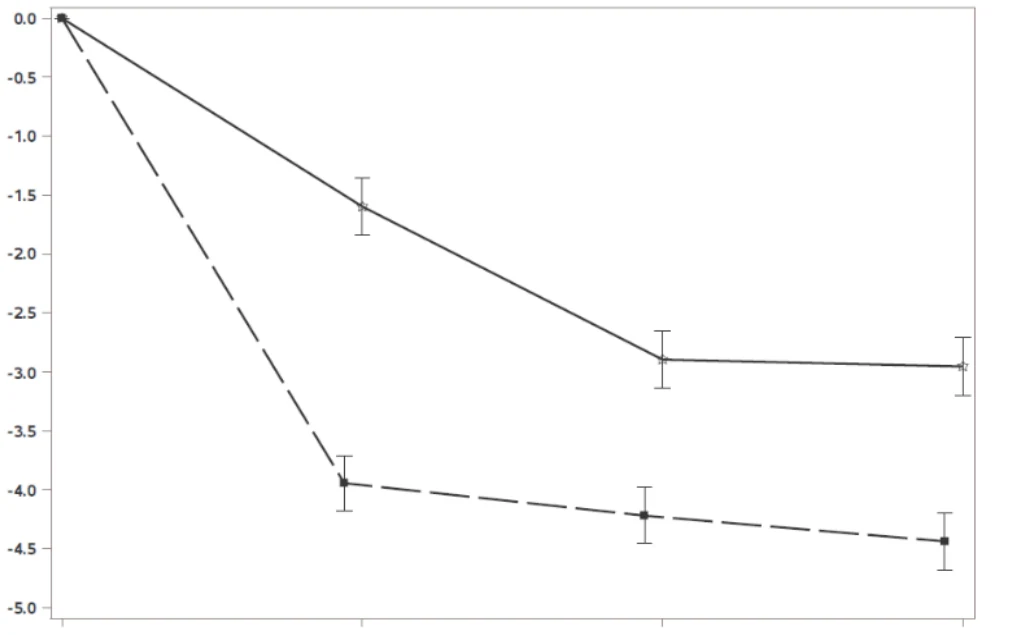
Na Rycinie 2. przedstawiono średnią zmianę MMD względem punktu początkowego w badaniu ADVANCE. W przypadku pacjentów leczonych produktem leczniczym AQUIPTA w dawce 60 mg raz na dobę doszło do większego, w porównaniu z chorymi otrzymującymi placebo, średniego zmniejszenia liczby MMD względem punktu początkowego w trakcie trwającego 12 tygodni okresu leczenia. Stosowanie produktu leczniczego AQUIPTA w dawce 60 mg raz na dobę skutkowało istotnym zmniejszeniem, względem punktu początkowego w porównaniu z podawaniem placebo, średniej liczby dni z migreną w miesiącu w pierwszych 4 tygodniach.
Rycina 2: Zmiana względem punktu początkowego liczby dni z migreną w miesiącu w badaniu
ADVANCE

Zmiana
l
i
czby dni
z mi
greną w miesi
ąc
u od punkt
u
pocz
ąt
kowego (
śr
edni
a oblicz
ona m
et
odą
najm
niejsz
ych kwadrat
ów ±
błędy st
andardowe)
Punkt początkowy Tygodnie 1–4 Tygodnie 5–8 Tygodnie 9–12
Placebo
Produkt leczniczy AQUIPTA 60 mg raz na dobę
Skuteczność długoterminowa
Skuteczność została utrzymana przez maksymalnie jeden rok w badaniu prowadzonym metodą otwartej próby, w ramach którego 546 pacjentów z migreną epizodyczną zrandomizowano do grupy otrzymującej produkt leczniczy AQUIPTA w dawce 60 mg raz na dobę. Okres leczenia ukończyło 68% (373/546) pacjentów. Zmniejszenie obliczonej metodą najmniejszych kwadratów średniej liczby dni z migreną w miesiącu w pierwszym miesiącu (tygodnie 1–4) wyniosło -3,8 dnia i uległo dalszej poprawie do średniego zmniejszenia o -5,2 dnia (obliczonego metodą najmniejszych kwadratów) w ostatnim miesiącu (tygodnie 49–52). Około 84%, 70% i 48% pacjentów zgłosiło zmniejszenie liczby dni z migreną w miesiącu o odpowiednio ≥50%, ≥75% i 100% w tygodniach 49–52.
Pacjenci z uprzednim niepowodzeniem od 2 do 4 klas profilaktycznych terapii doustnych
W badaniu ELEVATE 315 dorosłych pacjentów z migreną epizodyczną, u których uprzednio stwierdzono na podstawie skuteczności i (lub) tolerancji niepowodzenie od 2 do 4 klas profilaktycznych terapii doustnych (np. topiramat, trójpierścieniowe leki przeciwdepresyjne, leki beta-adrenolityczne), zrandomizowano w stosunku 1:1, do grupy otrzymującej przez 12 tygodni atogepant w dawce 60 mg (N = 157) lub do grupy placebo (N = 158). Wyniki w tym badaniu były zgodne z głównymi ustaleniami poprzednich badań skuteczności leczenia migreny epizodycznej i statystycznie istotne dla pierwszorzędowych i drugorzędowych punktów końcowych oceny skuteczności, w tym kilku zgłaszanych przez pacjentów miar wyników w ramach oceny funkcjonowania.
Leczenie atogepantem doprowadziło do zmniejszenia średniej liczby MMD o 4,2 dnia w porównaniu do 1,9 dnia w grupie otrzymującej placebo (p<0,001). U 50,6% (78/154) pacjentów w grupie otrzymującej atogepant uzyskano co najmniej 50% zmniejszenie średniej liczby MMD względem wartości wyjściowych w porównaniu do 18,1% (28/155) w grupie otrzymującej placebo (iloraz szans [95% CI]: 4,82 [2,85; 8,14]; p<0,001).
Migrena przewlekła
Stosowanie atogepantu w profilaktyce migreny przewlekłej (co najmniej 15 dni z bólem głowy w miesiącu i co najmniej 8 dni z migreną) oceniono w randomizowanym, wieloośrodkowym badaniu z zastosowaniem metody podwójnie ślepej próby oraz placebo w grupie kontrolnej (PROGRESS). Pacjentów randomizowano do grupy AQUIPTA w dawce 60 mg (N = 262) lub do grupy placebo (N = 259) raz na dobę przez 12 tygodni. W podgrupie pacjentów (11%) dozwolone było równoczesne stosowanie jednego produktu leczniczego wykorzystywanego w profilaktyce migreny (np. amitryptyliny, propranololu, topiramatu). Pacjenci mogli przyjmować leki doraźne stosowane w leczeniu bólu głowy (tj. tryptany, pochodne ergotaminy, NLPZ, paracetamol i opioidy) zależnie od potrzeb. Do badania włączono również pacjentów nadużywających leków doraźnych oraz z bólami głowy z nadużywania leków. Jednoczesne stosowanie produktu leczniczego działającego na szlak CGRP nie było dozwolone ani w doraźnym, ani w zapobiegawczym leczeniu migreny.
Łącznie 463 (89%) pacjentów ukończyło trwający 12 tygodni okres badania prowadzony metodą podwójnie ślepej próby. Średni wiek pacjentów wynosił 42 lata (zakres: od 18 do 74 lat), 3% chorych było w wieku 65 lat lub starszych, 87% stanowiły kobiety, a 59% — osoby rasy białej. Średnia częstość występowania migreny w punkcie początkowym wynosiła około 19 dni z migreną w miesiącu i była zbliżona w obu grupach terapeutycznych.
Pierwszorzędowym punktem końcowym oceny skuteczności była zmiana względem punktu początkowego średniej liczby MMD w trakcie trwającego 12 tygodni okresu leczenia. Drugorzędowe punkty końcowe, w odniesieniu, do których zastosowano korektę w celu uwzględnienia pomiarów wielokrotnych, obejmowały zmianę względem punktu początkowego średniej liczby dni z bólem głowy w miesiącu, zmianę względem punktu początkowego średniej liczby dni stosowania leków doraźnych w miesiącu, odsetek pacjentów, u których doszło do zmniejszenia o co najmniej 50% względem punktu początkowego średniej liczby MMD (średnia z okresu 3 miesięcy), oraz kilka pomiarów wyników zgłoszonych przez pacjentów w ramach oceny funkcjonowania. W badaniu PROGRESS wykazano istotne statystycznie wyniki na korzyść produktu leczniczego AQUIPTA w porównaniu z placebo w odniesieniu do pierwszorzędowych i drugorzędowych punktów końcowych oceny skuteczności, co podsumowano w Tabeli 5.
Tabela 5: Punkty końcowe oceny skuteczności w badaniu PROGRESS
AQUIPTA 60 mg N = 257 | Placebo N = 249 | |
| Liczba dni z migreną w miesiącu (MMD) w okresie 12 tygodni | ||
| Punkt początkowy | 19,2 | 19,0 |
| Średnia zmiana względem punktu początkowego | -6,8 | -5,1 |
| Różnica względem placebo | -1,7 | |
| Wartość p | 0,002 | |
| Liczba dni z bólem głowy w miesiącu w okresie 12 tygodni | ||
| Punkt początkowy | 21,5 | 21,4 |
| Średnia zmiana względem punktu początkowego | -6,9 | -5,2 |
| Różnica względem placebo | -1,7 | |
| Wartość p | 0,002 | |
| Liczba dni stosowania leków doraźnych w miesiącu w okresie 12 tygodni | ||
| Punkt początkowy | 15,5 | 15,3 |
| Średnia zmiana względem punktu początkowego | -6,2 | -4,1 |
| Różnica względem placebo | -2,1 | |
| Wartość p | 0,002 | |
| Pacjenci uzyskujący odpowiedź w postaci zmniejszenia liczby MMD o ≥50% w okresie 12 tygodni | ||
| Odsetek pacjentów uzyskujących odpowiedź na leczenie | 40 | 27 |
| Iloraz szans (95% CI) | 1,90 (1,29; 2,79) | |
| Wartość p | 0,002 | |
Na Rycinie 3. przedstawiono średnią zmianę liczby MMD względem punktu początkowego w badaniu PROGRESS. W przypadku pacjentów leczonych produktem leczniczym AQUIPTA w dawce 60 mg raz na dobę doszło do większego, w porównaniu z chorymi otrzymującymi placebo, średniego zmniejszenia liczby MMD względem punktu początkowego w trakcie trwającego 12 tygodni okresu leczenia.
Rycina 3: Zmiana względem punktu początkowego liczby dni z migreną w miesiącu w badaniu
PROGRESS
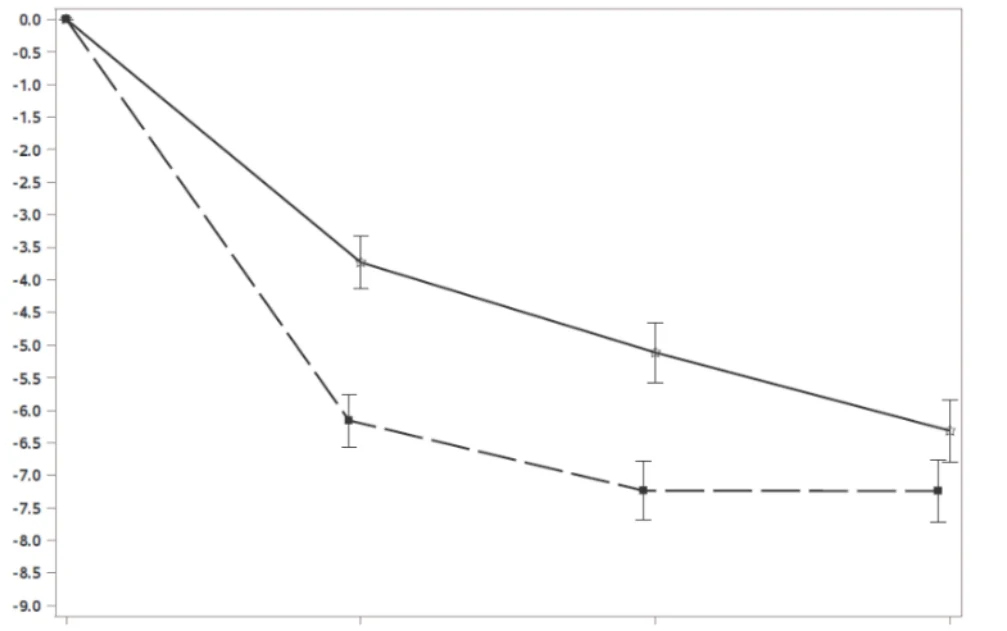
Zmiana
l
i
czby dni
z mi
greną w m
iesi
ąc
u od punkt
u
pocz
ąt
kowego (
śr
edni
a oblicz
ona m
et
odą
najm
niejsz
ych kwadrat
ów ±
błędy st
andardowe)
Punkt
początkowy
Tygodnie 1–4 Tygodnie 5–8 Tygodnie 9–12
Placebo
Produkt leczniczy AQUIPTA 60 mg raz na dobę
Tolerancja i skuteczność w porównaniu z topiramatem
W badaniu TEMPLE w fazie badania z zastosowaniem metody podwójnie ślepej próby, 540 dorosłych pacjentów z migreną epizodyczną lub przewlekłą zostało zrandomizowanych i otrzymywało albo atogepant w dawce 60 mg raz na dobę (N = 273), albo topiramat w dawce od 50 mg do 100 mg na dobę (N = 267) przez 24 tygodnie, aby ocenić tolerancję, bezpieczeństwo i skuteczność produktów leczniczych. Wykazano lepszą tolerancję atogepantu niż topiramatu na podstawie częstości przerwania leczenia z powodu działań niepożądanych (atogepant: 12,1%; topiramat: 29,6%; p<0,0001; pierwszorzędowy punkt końcowy). U 64,1% pacjentów w grupie leczonej atogepantem uzyskano co najmniej 50% zmniejszenie liczby MMD w okresie od 4. do 6. miesiąca trwania badania w porównaniu do 39,3% w grupie otrzymującej topiramat (p<0,0001).
Badanie długoterminowe
Skuteczność produktu leczniczego AQUIPTA w dawce 60 mg raz na dobę w otwartym, niekontrolowanym badaniu utrzymywała się do 3 lat . Badanie obejmowało 270 pacjentów z migreną epizodyczną, którzy ukończyli badanie ELEVATE, oraz 325 pacjentów z migreną przewlekłą, którzy ukończyli badanie PROGRESS. Łącznie 63% pacjentów ukończyło 3 letnie leczenie w badaniu otwartym i nie zidentyfikowano żadnych nowych sygnałów dotyczących bezpieczeństwa. Zmniejszenie średniej liczby MMD w stosunku do wartości wyjściowych z fazy wstępnej badania utrzymywało się przez 156-tygodniowy okres leczenia w badaniu otwartym zarówno u pacjentów z migreną epizodyczną, jak i przewlekłą. W grupie osób którzy ukończyli 3-letnie badanie, odsetek pacjentów, u których uzyskano zmniejszenie MMD o ≥50%, ≥75% i 100% w tygodniach 153.–156., wynosił, odpowiednio, 79,6%, 61,7% i 35,8% u pacjentów z migreną epizodyczną oraz 75,4%, 52,5% i 20,3% u pacjentów z migreną przewlekłą.
Dzieci i młodzież
Europejska Agencja Leków wstrzymała obowiązek dołączania wyników badań produktu leczniczego AQUIPTA w jednej lub kilku podgrupach populacji dzieci i młodzieży w leczeniu doraźnym oraz profilaktyce migrenowych bólów głowy (stosowanie u dzieci i młodzieży, patrz punkt 4.2).
5.2 Właściwości farmakokinetyczne
Wchłanianie
Po podaniu doustnym atogepant jest wchłaniany i osiąga szczytowe stężenia w osoczu po około 1–2 godzinach. Po podaniu doustnym raz na dobę atogepant wykazuje proporcjonalną do dawki farmakokinetykę do dawki 170 mg (około 3-krotnie większej od najwyższej zalecanej dawki) bez akumulacji.
Wpływ posiłków
Po podaniu atogepantu podczas posiłku bogatego w tłuszcze wartości AUC i Cmax uległy obniżeniu
o odpowiednio około 18% i 22% bez wpływu na medianę czasu do osiągnięcia maksymalnego stężenia atogepantu w osoczu. W badaniach klinicznych dotyczących skuteczności atogepant podawano niezależnie od posiłków.
Dystrybucja
Wiązanie atogepantu z białkami osocza nie było zależne od stężenia w zakresie stężeń 0,1–10 µm; frakcja niezwiązanego atogepantu w ludzkim osoczu wyniosła około 4,7%. Średnia pozorna objętość dystrybucji atogepantu (Vz/F) po podaniu doustnym wynosi około 292 l.
Metabolizm
Atogepant jest eliminowany w drodze metabolizmu, głównie przy udziale enzymu CYP3A4. Najpowszechniejszymi składnikami krążącymi w ludzkim osoczu był związek macierzysty (atogepant) oraz metabolit w postaci koniugatu glukuronidowego (M23).
Induktory enzymu CYP3A4
Jednoczesne podawanie atogepantu z ryfampicyną w stanie stacjonarnym, silnym induktorem CYP3A4, powodowało istotne zmniejszenie ekspozycji na atogepant (Cmax o 30% i AUC o 60%) u zdrowych osób.
Jednoczesne podawanie atogepantu z topiramatem w stanie stacjonarnym, łagodnym induktorem CYP3A4, powodowało zmniejszenie ekspozycji (Cmax o 24% i AUC o 25%) na atogepant.
W warunkach in vitro atogepant nie jest inhibitorem enzymów CYP3A4, 1A2, 2B6, 2C8, 2C9, 2C19, 2D6, MAO-A ani UGT1A1 w stężeniach istotnych klinicznie. Atogepant nie jest również induktorem enzymów CYP1A2, CYP2B6 ani CYP3A4 w stężeniach istotnych klinicznie.
Eliminacja
Okres półtrwania atogepantu w fazie eliminacji wynosi około 11 godzin. Średni pozorny klirens po podaniu doustnym (CL/F) atogepantu wynosi około 19 l/h. Po podaniu doustnym zdrowym mężczyznom dawki pojedynczej 50 mg atogepantu znakowanego izotopem 14C 42% i 5% dawki zostało odzyskane w postaci niezmienionego atogepantu w, odpowiednio, kale i moczu.
Transportery
Atogepant jest substratem P-gp, BCRP, OATP1B1, OATP1B3 i OAT1. Na podstawie badania klinicznego dotyczącego interakcji z silnym inhibitorem transportera OATP zaleca się dostosowanie dawki w sytuacji równoczesnego podawania z silnymi inhibitorami OATP. Atogepant nie jest substratem OAT3, OCT2 ani MATE1.
Atogepant nie jest inhibitorem P-gp, BCRP, OAT1, OAT3, NTCP, BSEP, MRP3 ani MRP4 w stężeniach istotnych klinicznie. Atogepant jest słabym inhibitorem OATP1B1, OATP1B3, OCT1 i MATE1, ale nie oczekuje się interakcji istotnych klinicznie.
Szczególne grupy pacjentów
Zaburzenia czynności nerek
Nerkowa droga eliminacji odgrywa niewielką rolę w usuwaniu atogepantu. Na podstawie populacyjnej analizy farmakokinetycznej nie stwierdzono istotnych różnic w farmakokinetyce atogepantu u pacjentów z łagodnymi lub umiarkowanymi zaburzeniami czynności nerek (CrCl 30–89 ml/min) w porównaniu z osobami z prawidłową czynnością nerek (CrCl ≥90 ml/min). Ponieważ nie przeprowadzono oceny u pacjentów z ciężkimi zaburzeniami czynności nerek i schyłkową niewydolnością nerek (ESRD, CrCl <30 ml/min), u tych pacjentów zaleca się stosowanie atogepantu w dawce 10 mg.
Zaburzenia czynności wątroby
W przypadku pacjentów z występującymi wcześniej łagodnymi (klasy A w skali Childa-Pugha), umiarkowanymi (klasy B w skali Childa-Pugha) lub ciężkimi (klasy C w skali Childa-Pugha) zaburzeniami czynności wątroby całkowita ekspozycja na atogepant uległa zwiększeniu
o odpowiednio 24%, 15% i 38%. Ekspozycja na niezwiązany atogepant była jednak około 3-krotnie wyższa u pacjentów z ciężkimi zaburzeniami czynności wątroby. Należy unikać stosowania produktu leczniczego AQUIPTA u pacjentów z ciężkimi zaburzeniami czynności wątroby.
Przenikanie do mleka ludzkiego
W badaniu z udziałem 12 zdrowych kobiet karmiących piersią, którym podano pojedynczą, doustną dawkę atogepantu 60 mg między 1 a 6 miesiącem po porodzie, najwyższe stężenie atogepantu w mleku matki wystąpiło między 1 a 3 godziną po podaniu. Cmax i AUC atogepantu w mleku matki były znacznie niższe, o około 93%, w porównaniu z osoczem kobiet. Średnia względna dawka dla niemowląt wynosiła około 0,19% (zakres od 0,06 do 0,33%) dawki dostosowanej do masy ciała matki przy średnim stosunku mleka do osocza wynoszącym 0,08 (od 0,02 do 0,10). Łączna ilość atogepantu przenikniętego do mleka matki w ciągu 24 godzin była minimalna i wynosiła mniej niż 0,01 mg.
Inne szczególne grupy pacjentów
Na podstawie populacyjnej analizy farmakokinetycznej nie stwierdzono istotnego wpływu płci, rasy ani masy ciała na farmakokinetykę (Cmax i AUC) atogepantu. Z tego powodu nie jest wymagane dostosowanie dawki w oparciu o te czynniki.
5.3 Przedkliniczne dane o bezpieczeństwie
Pomimo znacznych różnic międzygatunkowych w powinowactwie atogepantu do receptora CGRP, dane niekliniczne, uzyskane na podstawie konwencjonalnych badań farmakologicznych dotyczących bezpieczeństwa stosowania, toksyczności po podaniu wielokrotnym, genotoksyczności,
fototoksyczności lub potencjalnego działania rakotwórczego, nie wykazują szczególnego zagrożenia dla ludzi.
Wpływ na płodność
Doustne podawanie atogepantu samcom i samicom szczura przed parzeniem się i w trakcie krycia oraz kontynuacja jego podawania samicom szczura do siódmego dnia ciąży nie miały niekorzystnego wpływu na płodność ani sprawność reprodukcyjną. Ekspozycja w osoczu (AUC) jest do około 15-razy większa niż u ludzi po podaniu maksymalnej zalecanej dla ludzi dawki (ang. maximum recommended human dose, MRHD).
Badania toksykologiczne dotyczące wpływu na reprodukcję i rozwój
Doustne podawanie atogepantu ciężarnym samicom szczura i królika w okresie organogenezy skutkowało zmniejszeniem masy płodu u szczurów oraz zwiększeniem liczby zmian trzewnych i szkieletowych płodu przy dawkach związanych z minimalną toksycznością dla matki. Po podaniu dawki niewykazującej niekorzystnego wpływu na rozwój zarodka i płodu (15 mg/kg mc./dobę) ekspozycja w osoczu (AUC) stanowiła u szczurów w przybliżeniu 4-krotność, a u królików 3-krotność ekspozycji u ludzi przy MRHD wynoszącej 60 mg na dobę.
Doustne podawanie atogepantu samicom szczura w okresie ciąży i laktacji powodowało nieszkodliwe ale znaczące zmniejszenie masy ciała potomstwa, co utrzymywało się do wieku dorosłego. Ekspozycja w osoczu (AUC) przy dawce niewykazującej niekorzystnego wpływu na rozwój przed- i pourodzeniowy stanowiła w przybliżeniu 5-krotność ekspozycji u ludzi przy MRHD. U samic szczura w okresie laktacji doustne podawanie atogepantu skutkowało stężeniem atogepantu w mleku około 2-krotnie wyższym niż obserwowane w osoczu tych samic.
6. DANE FARMACEUTYCZNE
6.1 Wykaz substancji pomocniczych
Kopolimer poliwinylopirolidonu-octanu winylu
Bursztynian glikolu polietylenowego witaminy E
Mannitol
Celuloza mikrokrystaliczna
Sodu chlorek
Kroskarmelozy sól sodowa
Krzemu dwutlenek koloidalny
Sodu stearylofumaran
6.2 Niezgodności farmaceutyczne
Nie dotyczy.
6.3 Okres ważności
3 lata
6.4 Specjalne środki ostrożności podczas przechowywania
Brak specjalnych zaleceń dotyczących przechowywania produktu leczniczego.
6.5 Rodzaj i zawartość opakowania
AQUIPTA 10 mg tabletki
Blistry z folii aluminiowej oraz PVC/PE/PCTFE, każdy zawierający 7 tabletek, w opakowaniach zawierających 7, 28 lub 98 tabletek.
AQUIPTA 60 mg tabletki
Blistry z folii aluminiowej oraz PVC/PE/PCTFE zawierające 2 tabletki. Opakowania zawierające 2 tabletki.
Blistry z folii aluminiowej oraz PVC/PE/PCTFE, każdy zawierający 7 tabletek, w opakowaniach zawierających 7, 28 lub 98 tabletek.
Nie wszystkie wielkości opakowań muszą znajdować się w obrocie.
6.6 Specjalne środki ostrożności dotyczące usuwania
Wszelkie niewykorzystane resztki produktu leczniczego lub jego odpady należy usunąć zgodnie z lokalnymi przepisami.
7. PODMIOT ODPOWIEDZIALNY POSIADAJĄCY POZWOLENIE NA DOPUSZCZENIE DO OBROTU
AbbVie Deutschland GmbH & Co. KG
Knollstrasse
67061 Ludwigshafen
Niemcy
8. NUMER POZWOLENIA/NUMERY POZWOLEŃ NA DOPUSZCZENIE DO OBROTU
EU/1/23/1750/001
EU/1/23/1750/002
EU/1/23/1750/003
EU/1/23/1750/004
EU/1/23/1750/005
EU/1/23/1750/006
EU/1/23/1750/007
9. DATA WYDANIA PIERWSZEGO POZWOLENIA NA DOPUSZCZENIE DO OBROTU
I DATA PRZEDŁUŻENIA POZWOLENIA
Data wydania pierwszego pozwolenia na dopuszczenie do obrotu: 11 sierpnia 2023
10. DATA ZATWIERDZENIA LUB CZĘŚCIOWEJ ZMIANY TEKSTU
CHARAKTERYSTYKI PRODUKTU LECZNICZEGO
Szczegółowe informacje o tym produkcie leczniczym są dostępne na stronie internetowej Europejskiej Agencji Leków https://www.ema.europa.eu.
Więcej informacji o leku Aquipta