


Charakterystyka produktu leczniczego - Xenpozyme
1. NAZWA PRODUKTU LECZNICZEGO
Xenpozyme 4 mg proszek do sporządzania koncentratu roztworu do infuzji Xenpozyme 20 mg proszek do sporządzania koncentratu roztworu do infuzji
2. SKŁAD JAKOŚCIOWY I ILOŚCIOWY
Xenpozyme 4 mg proszek do sporządzania koncentratu roztworu do infuzji Każda fiolka zawiera 4 mg olipudazy alfa*.
Substancja pomocnicza o znanym działaniu
Każda fiolka zawiera 0,60 mg sodu.
Xenpozyme 20 mg proszek do sporządzania koncentratu roztworu do infuzji Każda fiolka zawiera 20 mg olipudazy alfa*.
Substancja pomocnicza o znanym działaniu
Każda fiolka zawiera 3,02 mg sodu.
Po rekonstytucji każda fiolka zawiera 4 mg olipudazy alfa na ml. Zawartość każdej fiolki należy rozcieńczyć przed użyciem (patrz punkt 6.6).
*Olipudaza alfa jest rekombinowaną ludzką kwaśną sfingomielinazą wytwarzaną metodą rekombinacji DNA w linii komórkowej jajnika chomika chińskiego (CHO).
Pełny wykaz substancji pomocniczych, patrz punkt 6.1.
3. POSTAĆ FARMACEUTYCZNA
Proszek do sporządzania koncentratu roztworu do infuzji (proszek do sporządzania koncentratu). Biały lub białawy liofilizowany proszek.
4. SZCZEGÓŁOWE DANE KLINICZNE
4.1 Wskazania do stosowania
Produkt leczniczy Xenpozyme jest wskazany do stosowania u dzieci i młodzieży oraz dorosłych jako enzymatyczna terapia zastępcza w leczeniu objawów niedoboru kwaśnej sfingomielinazy (ang. Acid Sphingomyelinase Deficiency, ASMD) typu A/B lub B, niezwiązanych z ośrodkowym układem nerwowym (OUN).
4.2 Dawkowanie i sposób podawania
Leczenie produktem leczniczym Xenpozyme powinno być prowadzone pod nadzorem fachowego personelu medycznego mającego doświadczenie w leczeniu pacjentów z ASMD lub innymi dziedzicznymi zaburzeniami metabolizmu. Infuzja produktu leczniczego Xenpozyme powinna być podana przez fachowy personel medyczny, z dostępem do odpowiedniego wsparcia medycznego, w przypadku wystąpienia potencjalnych ciężkich reakcji, takich jak ciężkie ogólnoustrojowe reakcje nadwrażliwości.
Dawkowanie
Nagromadzona sfingomielina (ang. Sphingomyelin, SM) jest szybko metabolizowana pod wpływem olipudazy alfa, wytwarzając produkty rozpadu o dzialaniu prozapalnym, które mogą wywoływać reakcje związane z infuzją i (lub) przejściowy wzrost aktywności enzymów wątrobowych.
Leczenie produktem leczniczym Xenpozyme należy zawsze rozpocząć w schemacie zwiększania dawki (patrz poniżej), aby zminimalizować ryzyko wystąpienia reakcji związanych z infuzją, w tym reakcji ostrej fazy i zwiększenia aktywności aminotransferaz wątrobowych. Należy przestrzegać wszystkich instrukcji dotyczących dawkowania i sposobu podawania (patrz poniżej) oraz przygotowania i postępowania z produktem leczniczym (patrz punkt 6.6), aby uniknąć ryzyka przedawkowania (patrz punkt 4.9). Należy pamiętać, że zwiększenie dawki u dzieci i młodzieży różni się od zwiększenia dawki u dorosłych. Oprócz schematu zwiększania dawki, każda dawka musi być podawana z odpowiednią szybkością infuzji (patrz Tabela 3 i 4).
W przypadku pominiętych dawek patrz również poniżej. Infuzję domową u pacjentów należy rozważyć dopiero po etapie zwiększania dawki.
Dawkę produktu leczniczego Xenpozyme ustala się na podstawie rzeczywistej masy ciała u pacjenta ze wskaźnikiem masy ciała ≤ 30 (ang. Body Mass Index, BMI) lub optymalnej masy ciała u pacjenta z BMI > 30 (patrz punkt „Pacjenci z BMI > 30”).
Dorośli
Etap zwiększania dawki
Zalecana dawka początkowa produktu leczniczego Xenpozyme wynosi 0,1 mg/kg mc.* dla dorosłych (dodatkowe wskazówki, patrz także podpunkt „Pominięte dawki”), a następnie dawkę należy zwiększyć zgodnie ze schematem zwiększania dawki, który został przedstawiony w Tabeli 1:
Tabela 1: Schemat zwiększania dawki u dorosłych
*Rzeczywista masa ciała będzie stosowana u pacjentów z BMI ≤30. U pacjentów z BMI > 30, optymalna masa ciała będzie stosowana w sposób opisany poniżej.
Etap leczenia podtrzymującego
Zalecana dawka podtrzymująca produktu leczniczego Xenpozyme wynosi 3 mg/kg mc.* co 2 tygodnie.
*Rzeczywista masa ciała będzie stosowana u pacjentów z BMI ≤30. U pacjentów z BMI > 30, optymalna masa ciała będzie stosowana w sposób opisany poniżej.
| Dorośli pacjenci (≥18 lat) | |
| Pierwsza dawka (Dzień 1/Tydzień 0) | 0,1 mg/kg mc.* |
| Druga dawka (Tydzień 2) | 0,3 mg/kg mc.* |
| Trzecia dawka (Tydzień 4) | 0,3 mg/kg mc.* |
| Czwarta dawka (Tydzień 6) | 0,6 mg/kg mc.* |
| Piąta dawka (Tydzień 8) | 0,6 mg/kg mc.* |
| Szósta dawka (Tydzień 10) | 1 mg/kg mc.* |
| Siódma dawka (Tydzień 12) | 2 mg/kg mc.* |
| Ósma dawka (Tydzień 14) | 3 mg/kg mc.* (zalecana dawka podtrzymująca) |
Dzieci i młodzież
Etap zwiększania dawki
Zalecana dawka początkowa produktu leczniczego Xenpozyme dla dzieci i młodzieży wynosi 0,03 mg/kg mc.*, a następnie dawkę należy zwiększyć zgodnie ze schematem zwiększania dawki, który został przedstawiony w Tabeli 2A:
Tabela 2A: Schemat zwiększania dawki u dzieci i młodzieży
| Dzieci i młodzież (od 0 do < 18 lat) | |
| Pierwsza dawka (Dzień 1/Tydzień 0) | 0,03 mg/kg mc.* |
| Druga dawka (Tydzień 2) | 0,1 mg/kg mc.* |
| Trzecia dawka (Tydzień 4) | 0,3 mg/kg mc.* |
| Czwarta dawka (Tydzień 6) | 0,3 mg/kg mc.* |
| Piąta dawka (Tydzień 8) | 0,6 mg/kg mc.* |
| Szósta dawka (Tydzień 10) | 0,6 mg/kg mc.* |
| Siódma dawka (Tydzień 12) | 1 mg/kg mc.* |
| Ósma dawka (Tydzień 14) | 2 mg/kg mc.* |
| Dziewiąta dawka (Tydzień 16) | 3 mg/kg mc.* (zalecana dawka podtrzymująca) |
*Rzeczywista masa ciała będzie stosowana u pacjentów z BMI ≤30. U pacjentów z BMI > 30, optymalna masa ciała będzie stosowana w sposób opisany poniżej.
Etap leczenia podtrzymującego
Zalecana dawka podtrzymująca produktu leczniczego Xenpozyme wynosi 3 mg/kg mc.* co 2 tygodnie.
*Rzeczywista masa ciała będzie stosowana u pacjentów z BMI ≤30. U pacjentów z BMI > 30, optymalna masa ciała będzie stosowana w sposób opisany poniżej.
Pacjenci z BMI > 30
U dorosłych oraz dzieci i młodzieży ze wskaźnikiem masy ciała (BMI) > 30, masa ciała stosowana w celu obliczenia dawki produktu leczniczego Xenpozyme jest szacowana na podstawie następującej metody (dla etapu zwiększania dawki i leczenia podtrzymującego).
Masa ciała (kg) stosowana do obliczenia dawki = 30 × (wzrost w m)2
Przykład:
Dla pacjenta z:
BMI – 38
Masa ciała – 110 kg
Wzrost – 1,7 m.
Dawka, którą należy podać zostanie obliczona na podstawie masy ciała 30 × 1,72 = 86,7 kg.
Pominięte dawki
Dawkę uważa się za pominiętą, jeśli nie zostanie podana w ciągu 3 dni od zaplanowanej daty. W przypadku pominięcia dawki produktu leczniczego Xenpozyme należy podać następną dawkę w sposób opisany niżej, tak szybko, jak to możliwe. Następne podania leku powinny być zaplanowane co 2 tygodnie od daty ostatniego podania. Schemat stopniowego zwiększania dawki produktu leczniczego Xenpozyme zapobiega szybkiemu uwalnianiu katabolitów, co może prowadzić do poważnej toksyczności, takiej jak zapalenie wątroby/podwyższenie aktywności aminotransferaz, poważnych i zagrażających życiu reakcji związanych z infuzją, a nawet śmierci (patrz punkty 4.4, 4.8 i 4.9). U pacjentów, u których nie usunięto dużej ilości substratu lub u których podejrzewa się ponowne jego nagromadzenie spowodowane pominięciem dawki leku, należy wznowić leczenie od mniejszej dawki.
Tabela 2B: Zalecenia dotyczące dawkowania produktu leczniczego Xenpozyme dla dorosłych oraz dzieci i młodzieży po pominięciu jednej lub kilku dawek
* W przypadku gdy następna planowana infuzja po pominiętej dawce wynosi 0,3 lub 0,6 mg/kg, dawkę tę należy podać dwukrotnie zgodnie z Tabelą 1 i Tabelą 2A.
Kontrolowanie aktywności aminotransferaz
Aktywność aminotransferaz (aminotransferazy alaninowej [AlAT] i aminotransferazy asparaginianowej [AspAT]) należy określić przed rozpoczęciem leczenia i kontrolować podczas wszystkich etapów zwiększania dawki (patrz punkt 4.4). Jeśli przed infuzją aktywność aminotransferaz jest powyżej wartości wyjściowej i >2-krotnie przekracza górną granicę normy (GGN), można dostosować dawkę produktu leczniczego Xenpozyme (poprzez ponowne podanie poprzedniej dawki lub jej zmniejszenie) lub tymczasowo wstrzymać leczenie w zależności od stopnia podwyższenia aktywności transaminaz. Jeśli pacjent wymaga dostosowania dawki lub przerwania leczenia, ponowne rozpoczęcie leczenia powinno odbywać się zgodnie ze schematem zwiększania dawki u dorosłych oraz dzieci i młodzieży, który jest opisany odpowiednio w Tabeli 1 i Tabeli 2A oraz w zaleceniach w przypadku pominięcia dawek (patrz punkt „Pominięte dawki”).
Pominięcie kolejnych dawek | Etap zwiększania dawki | Leczenie podtrzymujące |
| W przypadku pominięcia 1 infuzji*: | Należy podać ostatnią tolerowaną dawkę przed wznowieniem zwiększania dawki, zgodnie ze schematem u dorosłych (Tabela 1) lub u dzieci i młodzieży (Tabela 2A). | Należy podać dawkę podtrzymującą i odpowiednio dostosować schemat leczenia. |
W przypadku pominięcia 2 kolejnych infuzji*: | Należy podać 1 dawkę mniejszą niż ostatnia tolerowana dawka (stosując minimalną dawkę 0,3 mg/kg mc.) przed wznowieniem zwiększania dawki, zgodnie z Tabelą 1 lub Tabelą 2A. | Należy podać 1 dawkę mniejszą niż dawka podtrzymująca (tj. 2 mg/kg mc.). W przypadku kolejnych infuzji należy podawać dawkę podtrzymującą (3 mg/kg mc.) co 2 tygodnie. |
| W przypadku pominięcia 3 lub więcej kolejnych infuzji: | W przypadku dorosłych pacjentów, którzy nie ukończyli etapu zwiększania dawki, należy wznowić schemat zwiększania dawki, zaczynając od pierwszej dawki opisanej w Tabeli 1. W przypadku dzieci i młodzieży, którzy nie ukończyli etapu zwiększania dawki, należy wznowić schemat zwiększania dawki, zaczynając od pierwszej dawki opisanej w Tabeli 2A. | W przypadku dorosłych pacjentów, u których pominięto 3 lub więcej dawek podtrzymujących, podczas których mogło dojść do ponownego nagromadzenia się sfingomieliny, zaleca się ponowne rozpoczęcie schematu zwiększania dawki, zaczynając od pierwszej dawki opisanej w Tabeli 1. W przypadku dzieci i młodzieży, u których pominięto 3 lub więcej dawek podtrzymujących, podczas których mogło dojść do ponownego nagromadzenia się sfingomieliny, zaleca się ponowne rozpoczęcie schematu zwiększania dawki, zaczynając od pierwszej dawki opisanej w Tabeli 2A. |
Szczególne grupy pacjentów
Osoby w podeszłym wieku
Nie zaleca się dostosowywania dawki u pacjentów w wieku powyżej 65 lat (patrz punkt 5.2).
Zaburzenia czynności wątroby
Nie zaleca się dostosowywania dawki u pacjentów z zaburzeniami czynności wątroby (patrz punkt 5.2).
Zaburzenia czynności nerek
Nie zaleca się dostosowywania dawki u pacjentów z zaburzeniami czynności nerek (patrz punkt 5.2).
Sposób podawania
Produkt leczniczy Xenpozyme jest przeznaczony wyłącznie do podawania dożylnego. Infuzje należy podawać stopniowo, najlepiej za pomocą pompy infuzyjnej.
Instrukcja dotycząca rekonstytucji i rozcieńczania produktu leczniczego przed podaniem, patrz punkt 6.6.
Po rekonstytucji i rozcieńczeniu roztwór podaje się w infuzji dożylnej. Szybkość infuzji należy stopniowo zwiększać podczas trwania infuzji tylko wtedy, gdy nie występują reakcje związane z infuzją (w przypadku wystąpienia reakcji związanych z infuzją, patrz punkt 4.4). Szybkość infuzji i czas trwania infuzji (+/- 5 min) dla każdego etapu infuzji podano w Tabeli 3 i Tabeli 4.
Przy określaniu szybkości infuzji w Tabelach 3 i 4 należy stosować dawki ze schematu zwiększania dawki, który można znaleźć w Tabeli 1 (dorośli) lub Tabeli 2A (dzieci i młodzież).
Tabela 3: Szybkość infuzji i czas trwania infuzji u dorosłych
| Dawka* (mg/kg mc.) | Szybkość infuzji Czas trwania infuzji | Przybliżony czas trwania infuzji | |||
| etap 1 | etap 2 | etap 3 | etap 4 | ||
| 0,1 | 20 ml/h przez 20 min | 60 ml/h przez 15 min | NA | NA | 35 min |
| 0,3 to 3 | 3,33 ml/h przez 20 min | 10 ml/h przez 20 min | 20 ml/h przez 20 min | 33,33 ml/h przez 160 min | 220 min |
h: godzina; min: minuta; NA: Nie dotyczy
*Dawki według schematu zwiększania dawki w Tabeli 1
Tabela 4: Szybkość infuzji i czas trwania infuzji u dzieci i młodzieży
| Dawka* (mg/kg mc.) | Szybkość infuzji Czas trwania infuzji | Przybliżony czas trwania infuzji | |||
| etap 1 | etap 2 | etap 3 | etap 4 | ||
| 0,03 | 0,1 mg/kg mc./h przez cały czas trwania infuzji | NA | NA | NA | 18 min |
| 0,1 | 0,1 mg/kg mc./h przez 20 min | następnie 0,3 mg/kg mc./h | NA | NA | 35 min |
| 0,3 | 0,1 mg/kg mc./h przez 20 min | 0,3 mg/kg mc./h przez 20 min | następnie 0,6 mg/kg mc./h | NA | 60 min |
| 0,6 | 0,1 mg/kg mc./h przez 20 min | 0,3 mg/kg mc./h przez 20 min | 0,6 mg/kg mc./h przez 20 min | następnie 1 mg/kg mc./h | 80 min |
| 1 | 100 min | ||||
| 2 | 160 min | ||||
| 3 | 220 min |
h: godzina; min: minuta; NA: Nie dotyczy
*Dawki według schematu zwiększania dawki w Tabeli 2A
Podczas infuzji należy obserwować w kierunku objawów przedmiotowych i podmiotowych reakcji związanych z infuzją (ang. Infusion-Associated Reactions, IARs), takie jak: ból głowy, pokrzywka, gorączka, nudności i wymioty oraz inne objawy nadwrażliwości. W zależności od nasilenia objawów, infuzję można spowolnić, zatrzymać lub przerwać i w razie konieczności rozpocząć odpowiednie leczenie.
W przypadku ciężkiej reakcji nadwrażliwości i (lub) reakcji anafilaktycznej leczenie produktem leczniczym Xenpozyme należy natychmiast przerwać (patrz punkt 4.4).
Pod koniec infuzji (po opróżnieniu strzykawki lub worka infuzyjnego) zestaw infuzyjny należy przepłukać 9 mg/ml (0,9%) roztworem chlorku sodu do wstrzykiwań, stosując tę samą szybkość infuzji jak w przypadku ostatniego etapu infuzji.
Infuzja domowa podczas etapu leczenia podtrzymującego
Infuzję domową prowadzoną pod nadzorem fachowego personelu medycznego, można rozważyć w przypadku pacjentów, którzy przyjmują dawkę podtrzymującą i dobrze tolerują infuzje. Decyzję o przejściu pacjenta na infuzję domową należy podjąć po ocenie i zaleceniach lekarza prowadzącego. Odpowiednie wsparcie medyczne, w tym personel przeszkolony w zakresie postępowania w stanach zagrożenia, powinno być łatwo dostępne podczas podawania produktu Xenpozyme. W przypadku wystąpienia reakcji anafilaktycznych lub innych ostrych reakcji należy natychmiast przerwać infuzję produktu Xenpozyme, rozpocząć odpowiednie leczenie i zgłosić się po pomoc do lekarza. Jeżeli wystąpią ciężkie reakcje nadwrażliwości, kolejne infuzje należy wykonać w warunkach, w których dostępne są środki resuscytacyjne. Dawka i szybkość infuzji w warunkach domowych powinny pozostać takie same, jakie stosowano w nadzorowanych warunkach klinicznych i nie należy ich zmieniać bez nadzoru lekarza prowadzącego. W przypadku pominięcia dawek lub opóźnienia w podaniu infuzji należy skontaktować się z lekarzem prowadzącym, gdyż kolejne infuzje powinny odbywać się w nadzorowanych warunkach klinicznych.
4.3 Przeciwwskazania
Zagrażająca życiu reakcja nadwrażliwości (reakcja anafilaktyczna) na olipudazę alfa lub na którąkolwiek substancję pomocniczą wymienioną w punkcie 6.1 (patrz punkt 4.4).
4.4 Specjalne ostrzeżenia i środki ostrożności dotyczące stosowania
Identyfikowalność
W celu poprawienia identyfikowalności biologicznych produktów leczniczych należy czytelnie zapisać nazwę i numer serii podawanego produktu.
Brak przechodzenia przez barierę krew-mózg
Nie wydaje się, aby produkt leczniczy Xenpozyme przechodził przez barierę krew-mózg lub modulował objawy choroby w ośrodkowym układzie nerwowym (OUN).
Reakcje związane z infuzją (IARs)
IARs wystąpiły u około 60% pacjentów leczonych produktem leczniczym Xenpozyme w badaniach klinicznych. Reakcje te obejmowały reakcje nadwrażliwości i reakcje ostrej fazy (patrz punk 4.8). Najczęstszymi reakcjami związanymi z infuzją były: ból głowy, pokrzywka, gorączka, nudności i wymioty (patrz punkt 4.8). IARs występowały zwykle w czasie infuzji oraz do 24 godzin po jej zakończeniu.
Ciężkie działania niepożądane, w tym śmierć, wystąpiły po przedawkowaniu podczas etapu zwiększania dawki (patrz punkty 4.2 i 4.9).
Nadwrażliwość/reakcje anafilaktyczne
U pacjentów leczonych produktem leczniczym Xenpozyme zgłaszano reakcje nadwrażliwości, w tym reakcje anafilaktyczne (patrz punkt 4.8). W badaniach klinicznych reakcje nadwrażliwości wystąpiły u 9 (22,5%) dorosłych oraz u 9 (45%) pacjentów z grupy dzieci i młodzieży, w tym u jednego dziecka wystąpiła reakcja anafilaktyczna.
Postępowanie
Pacjentów należy dokładnie obserwować podczas infuzji i przez odpowiedni czas po jej zakończeniu, w oparciu o ocenę kliniczną. Pacjentów należy poinformować o potencjalnych objawach nadwrażliwości/reakcji anafilaktycznych i poinstruować, aby w przypadku pojawienia się tych objawów natychmiast zwrócili się po pomoc medyczną. Postępowanie z reakcjami związanymi z infuzją zależy od nasilenia objawów podmiotowych i przedmiotowych i może obejmować tymczasowe przerwanie infuzji produktu leczniczego Xenpozyme, zmniejszenie szybkości infuzji i (lub) odpowiednie leczenie.
Jeżeli wystąpi ciężka nadwrażliwość lub reakcja anafilaktyczna, należy natychmiast przerwać infuzję produktu leczniczego Xenpozyme i rozpocząć odpowiednie leczenie. Lekarz prowadzący powinien ocenić ryzyko i korzyści związane z ponownym podaniem produktu leczniczego Xenpozyme po wystąpieniu reakcji anafilaktycznej lub ciężkiej reakcji nadwrażliwości. Jeżeli rozważa się ponowne podanie produktu leczniczego Xenpozyme po wystąpieniu reakcji anafilaktycznej, lekarz prowadzący powinien skontaktować się z lokalnym przedstawicielem Sanofi w celu uzyskania porady dotyczącej ponownego podania leku. U pacjentów z ciężką reakcją nadwrażliwości można rozważać procedurę odczulania na produkt leczniczy Xenpozyme (patrz punkt 4.8). W przypadku takich pacjentów, należy zachować szczególną ostrożność, zapewniając odpowiednie środki resuscytacyjne, podczas ponownego podania produktu leczniczego Xenpozyme.
Jeżeli wystąpią łagodne lub umiarkowane reakcje związane z infuzją (IARs) to szybkość infuzji można zmniejszyć lub tymczasowo zatrzymać, czas trwania każdego etapu infuzji można wydłużyć, a dawkę produktu leczniczego Xenpozyme zmniejszyć. W przypadku, gdy pacjent wymaga zmniejszenia dawki, ponowne zwiększenie dawki leku powinno nastąpić zgodnie ze schematem zwiększania dawki opisanym w Tabeli 1 i Tabeli 2A, odpowiednio dla dorosłych oraz dzieci i młodzieży (patrz punkt 4.2).
Przed rozpoczęciem leczenia, u pacjentów można zastosować leki przeciwhistaminowe, przeciwgorączkowe i glikokortykosteroidy, aby zapobiec wystąpieniu reakcji alergicznych lub zmniejszyć ich nasilenie.
Immunogenność
Podczas badań klinicznych u dorosłych oraz u dzieci i młodzieży zgłaszano przypadki występowania przeciwciał przeciwlekowych (ang. Anti-drug Antibodies, ADA) pojawiających się w trakcie leczenia (patrz punkt 4.8). Reakcje związane z infuzją i reakcje nadwrażliwości mogą wystąpić niezależnie od rozwoju ADA. Większość IARs i reakcji nadwrażliwości miało charakter łagodny lub umiarkowany i były leczone zgodnie ze standardowymi praktykami klinicznymi.
U pacjentów, u których wystąpiła ciężka reakcja nadwrażliwości na olipudazę alfa, można rozważyć badanie stężenia IgE ADA.
W badaniach klinicznych nie zgłoszono utraty skuteczności, jednakże badanie stężenia przeciwciał IgG ADA można rozważyć w przypadku utraty odpowiedzi na leczenie.
Przejściowe zwiększenie aktywności aminotransferaz
W badaniach klinicznych na etapie zwiększania dawki produktu leczniczego Xenpozyme zgłaszano przejściowe zwiększenie aktywności aminotransferaz (AlAT lub AspAT) w ciągu 24 do 48 godzin po infuzji (patrz punkt 4.8). W czasie następnej planowanej infuzji, zwiększona aktywność aminotransferaz powracała do poziomów obserwowanych przed infuzją produktu leczniczego Xenpozyme.
Aktywność aminotransferaz (AlAT i AspAT) należy oznaczyć w ciągu miesiąca przed rozpoczęciem leczenia produktem leczniczym Xenpozyme (patrz punkt 4.2). Podczas zwiększania dawki lub po wznowieniu leczenia po pominięciu dawek należy oznaczyć aktywność aminotransferaz w ciągu 72 godzin przed kolejną zaplanowaną infuzją produktu leczniczego Xenpozyme. Jeżeli podczas zwiększania dawki aktywność wyjściowa aminotransferaz lub aktywność aminotransferaz przed infuzją jest > 2-krotnie większy od GGN, należy dodatkowo oznaczyć aktywność aminotransferaz w ciągu 72 godzin po zakończeniu infuzji. Jeżeli przed infuzją aktywność aminotransferaz jest powyżej wartości wyjściowej i > 2-krotnie przekracza GGN, można dostosować dawkę produktu leczniczego Xenpozyme (poprzez ponowne podanie tej dawki lub jej zmniejszenie) lub tymczasowo wstrzymać leczenie, w zależności od stopnia zwiększenia aktywności aminotransferaz (patrz punkt 4.2). Po osiągnięciu zalecanej dawki można, w ramach rutynowego postępowania klinicznego w ASMD, wykonywać badanie aktywność aminotransferaz.
Zawartość sodu
Produkt leczniczy zawiera 0,60 mg sodu na fiolkę 4 mg lub 3,02 mg sodu na fiolkę 20 mg, co odpowiada odpowiednio 0,03 i 0,15% zalecanej przez WHO maksymalnej 2 g dobowej dawki sodu u osób dorosłych lub nastolatków i odpowiednio ≤ 0,08% i ≤ 0,38% maksymalnej dopuszczalnej dobowej dawki sodu u dzieci w wieku poniżej 16 lat.
4.5 Interakcje z innymi produktami leczniczymi i inne rodzaje interakcji
Nie przeprowadzono badań dotyczących interakcji z innymi lekami. Ponieważ olipudaza alfa jest rekombinowanym białkiem ludzkim, nie wydaje się, aby wchodziła w interakcje z innymi produktami leczniczymi, katalizowanymi przez enzymy cytochromu P450.
4.6 Wpływ na płodność, ciążę i laktację
Kobiety w wieku rozrodczym
Kobietom w wieku rozrodczym zaleca się stosowanie skutecznej antykoncepcji podczas leczenia oraz przez 14 dni po przyjęciu ostatniej dawki w przypadku przerwania stosowania produktu leczniczego Xenpozyme.
Ciąża
Dostępne są ograniczone dane dotyczące stosowania olipudazy alfa u kobiet w ciąży. Badania na zwierzętach wykazały szkodliwy wpływ na reprodukcję (patrz punkt 5.3). Nie zaleca się stosowania produktu leczniczego Xenpozyme w czasie ciąży oraz u kobiet w wieku rozrodczym, które nie stosują skutecznej antykoncepcji, chyba że korzyści dla matki przewyższają potencjalne ryzyko, w tym ryzyko dla płodu.
Karmienie piersią
Nie wiadomo, czy olipudaza alfa przenika do mleka kobiecego. Olipudazę alfa wykryto w mleku myszy w okresie laktacji (patrz punkt 5.3). Nie można wykluczyć zagrożenia dla noworodków/niemowląt. Należy podjąć decyzję czy przerwać karmienie piersią lub czy przerwać leczenie produktem leczniczym Xenpozyme, biorąc pod uwagę korzyści z karmienia piersią dla dziecka i korzyści z leczenia dla kobiety.
Płodność
Brak dostępnych danych dotyczących wpływu olipudazy alfa na płodność mężczyzn i kobiet. Dane dotyczące zwierząt nie wykazują bezpośredniego ani pośredniego szkodliwego wpływu na płodność (patrz punkt 5.3).
4.7 Wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn
Ze względu na to, że w badaniach klinicznych zgłaszano niedociśnienie tętnicze, produkt leczniczy Xenpozyme może wywierać niewielki wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn (patrz punkt 4.8).
4.8 Działania niepożądane
Podsumowanie profilu bezpieczeństwa
Do ciężkich działań niepożądanych zgłaszanych u pacjentów leczonych produktem leczniczym Xenpozyme należały: wystąpienie skurczów dodatkowych w związku z kardiomiopatią w wywiadzie u 1 (2,5%) dorosłego pacjenta oraz reakcja anafilaktyczna, pokrzywka, wysypka, nadwrażliwość i wzrost aktywności aminotransferazy alaninowej, każde u 1 (5%) pacjenta z grupy dzieci i młodzieży. Częstość występowania ciężkich IARs związanych z nadwrażliwością była większa u dzieci i młodzieży niż u dorosłych. Jeden dorosły pacjent przerwał leczenie z powodu nawracających działań niepożądanych w postaci wysypki.
Najczęściej zgłaszanymi działaniami niepożądanymi były: ból głowy (31,7%), pokrzywka (26,7%), gorączka (25%), nudności (20%), ból brzucha (16,7%), wymioty (16,7%), świąd (13,3%), ból mięśni (13,3%), wysypka (11,7%), ból w nadbrzuszu (10%), rumień (10%) i podwyższone stężenie białka C-reaktywnego (11,7%).
Tabaleryczne zestawienie działań niepożądanych
Zbiorcza analiza bezpieczeństwa z 4 badań klinicznych (badanie tolerancji u pacjentów dorosłych, ASCEND, ASCEND-Peds oraz przedłużone badanie u dorosłych oraz u dzieci i młodzieży) obejmowała łącznie 60 pacjentów (40 dorosłych i 20 pacjentów z grupy dzieci i młodzieży) leczonych produktem leczniczym Xenpozyme w dawkach do 3 mg/kg mc. podawanych co 2 tygodnie.
Działania niepożądane zgłaszane w zbiorczej analizie bezpieczeństwa badań klinicznych zostały wymienione w Tabeli 5 zgodnie z klasyfikacją układów i narządów według częstości występowania: bardzo często (≥1/10), często (≥1/100 do <1/10), niezbyt często (≥1/1 000 do <1/100), rzadko (≥1/10 000 do <1/1 000), bardzo rzadko (<1/10 000) oraz częstość nieznana (częstość nie może być określona na podstawie dostępnych danych).
Tabela 5: Działania niepożądane u pacjentów leczonych produktem leczniczym Xenpozyme w zbiorczej analizie badań klinicznych
Klasyfikacja układów i narządów | Częstość występowania | |
| Bardzo często | Często | |
| Zaburzenia układu immunologicznego | Reakcja anafilaktyczna i nadwrażliwość | |
Zaburzenia układu nerwowego | Ból głowy | |
| Zaburzenia oka | Przekrwienie oka, dyskomfort w oku, świąd oka | |
| Zaburzenia serca | Kołatanie serca, tachykardia | |
| Zaburzenia naczyniowe | Niedociśnienie tętnicze, uderzenia gorąca, nagłe zaczerwienienie | |
| Zaburzenia układu oddechowego, klatki piersiowej i śródpiersia | Obrzęk gardła, opuchnięcie gardła, ucisk w gardle, świszczący oddech, podrażnienie krtani, duszność, podrażnienie gardła | |
| Zaburzenia żołądka i jelit | Nudności, ból brzucha, wymioty, ból w nadbrzuszu | Biegunka, dyskomfort w jamie brzusznej, ból żołądkowo-jelitowy |
Zaburzenia wątroby i dróg żółciowych | Ból wątroby | |
Zaburzenia skóry i tkanki podskórnej | Pokrzywka, świąd, wysypka, rumień | Obrzęk naczynioruchowy, rumień trwały, wysypka grudkowa, wysypka plamista, wysypka plamisto-grudkowa, wysypka rumieniowa, wysypka ze świądem, wysypka odropodobna, grudki, plamki |
| Zaburzenia mięśniowo-szkieletowe i tkanki łącznej | Ból mięśni | Ból kości, ból stawów, ból pleców |
Zaburzenia ogólne i stany w miejscu podania | Gorączka | Ból, dreszcze, ból w miejscu podania, reakcja w miejscu podania, świąd w miejscu podania, obrzęk w miejscu podania, zmęczenie, astenia |
| Badania diagnostyczne | Zwiększone stężenie białka C-reaktywnego | Wzrost aktywności aminotransferazy alaninowej, wzrost aktywności aminotransferazy asparginowej, wzrost stężenia ferrytyny w surowicy krwi, nieprawidłowe stężenie białka C-reaktywnego, wzrost temperatury ciała |
Opis wybranych działań niepożadanych
Reakcje związane z infuzją (IARs), w tym nadwrażliwość/reakcje anafilaktyczne
IARs zgłoszono u 57,5% dorosłych i u 65% pacjentów z grupy dzieci i młodzieży. Najczęściej zgłaszanymi objawami IAR u dorosłych pacjentów były: ból głowy (25%), nudności (17,5%), pokrzywka (17,5%), ból mięśni (12,5%), ból stawów (10%), gorączka (10%), świąd (10%), wymioty (7,5%), ból brzucha (7,5%), rumień (7,5%) i zmęczenie (7,5%). Najczęściej zgłaszanymi objawami IAR u dzieci i młodzieży były: gorączka (40%), pokrzywka (40%), wymioty (30%), podwyższone stężenie białka C-reaktywnego (20%), ból głowy (20%), nudności (20%), rumień (15%), wysypka (15%), podwyższone stężenie ferrytyny w surowicy (15%), ból brzucha (10%) i świąd (10%). IARs występowały zwykle w czasie infuzji oraz do 24 godzin po jej zakończeniu.
W badaniach klinicznych IARs związane z nadwrażliwością, w tym reakcje anafilaktyczne, wystąpiły u 30% pacjentów, u 22,5% dorosłych oraz u 45% dzieci i młodzieży. Najczęściej zgłaszanymi objawami IARs związanymi z nadwrażliwością były: pokrzywka (25%), świąd (10%), rumień (10%) i wysypka (8,3%).
Reakcje anafilaktyczne zgłaszano u pacjentów z grupy dzieci i młodzieży w badaniach klinicznych oraz po wprowadzeniu produktu leczniczego do obrotu. U niektórych pacjentów wykryto przeciwciała IgE przeciw olipudazie alfa. W niektórych przypadkach zastosowanie indywidualnie dostosowanego schematu odczulania umożliwiło kontynuację leczenia w zalecanej dawce podtrzymującej. Odnotowano również przypadki, w których odczulanie okazało się nieskuteczne i podawanie leku musiało zostać przerwane z powodu reakcji anafilaktycznych przed osiągnięciem dawki podtrzymującej.
U 2 dorosłych i u 3 pacjentów z grupy dzieci i młodzieży, objawy IAR były związane ze zmianami parametrów laboratoryjnych (np. białka C-reaktywnego, stężenia ferrytyny) wskazujących na reakcję ostrej fazy.
Zwiększenie aktywności aminotransferaz
W badaniach klinicznych u niektórych pacjentów leczonych produktem leczniczym Xenpozyme na etapie zwiększania dawki wystąpiło przejściowe zwiększenie aktywności aminotransferaz (AlAT lub AspAT) w ciągu 24 do 48 godzin po infuzji. Przed następną zaplanowaną infuzją zwiększenia te powracały na ogół do aktywności aminotransferaz sprzed infuzji.
Ogółem, po 52 tygodniach leczenia produktem leczniczym Xenpozyme, średnia wartość AlAT spadła
o 46,9%, a średnia wartość AspAT spadła o 40,2% w stosunku do wartości wyjściowej. Wśród dorosłych pacjentów aktywność AlAT była w normalnym zakresie u wszystkich 16 pacjentów z podwyższoną wartością wyjściową AlAT, a aktywność AspAT była w normalnym zakresie u 10 z 12 pacjentów z podwyższoną wartością wyjściową AspAT.
Immunogenność
Ogółem, 19 z 40 (47,5%) dorosłych pacjentów i 15 z 20 (75%) pacjetów z grupy dzieci i młodzieży leczonych produktem leczniczym Xenpozyme wytworzyło przeciwciała przeciwlekowe (ADA) powstające podczas leczenia. Mediana czasu do serokonwersji od pierwszej infuzji produktu leczniczego Xenpozyme wynosiła około 52 tygodnie u dorosłych i 12 tygodni u dzieci i młodzieży. Większość pacjentów ADA-poztywnych (16 z 19 dorosłych i 10 z 15 pacjentów z grupy dzieci i młodzieży) miała niską odpowiedź ADA (miano maksymalne ≤400) lub powróciła do wartości ADA-negatywnych. Troje dorosłych pacjentów ADA-pozytywnych i 4 pacjentów z grupy dzieci i młodzieży ADA-pozytywnych miało pośrednią odpowiedź ADA (miano maksymalne w zakresie 800-6400). Ośmioro z 19 dorosłych pacjentów ADA-pozytywnych i 9 z 15 pacjentów ADA-pozytywnych z grupy dzieci i młodzieży miało przeciwciała neutralizujące (ang. Neutralizing Antibodies, NAb), które hamowały aktywność olipudazy alfa. Tylko 2 dorosłych i 3 pacjentów z grupy dzieci i młodzieży miało NAb w więcej niż w jednym momencie czasowym. U jednego pacjenta z grupy dzieci i młodzieży wystąpiła reakcja anafilaktyczna i wytworzył przeciwciała IgE ADA i IgG ADA o mianie maksymalnym 1600.
Nie stwierdzono wpływu ADA na farmakokinetykę i skuteczność produktu leczniczego Xenpozyme u dorosłych oraz dzieci i młodzieży. Odsetek pacjentów, u których wystąpiły reakcje związane z infuzją wynikające z leczenia (w tym reakcje nadwrażliwości) był wyższy u pacjentów, u których wytworzyły się przeciwciała ADA wynikające z leczenia, w porównaniu z tymi, u których przeciwciała się nie wytworzyły (70,6% wobec 46,2%).
Dzieci i młodzież
Mediana czasu ekspozycji wynosiła 4,95 lat (zakres: 0,4 do 9,6 lat) u dorosłych pacjentów i 6,15 lat (zakres: 4,3 do 8,2 lat) u pacjentów z grupy dzieci i młodzieży. Profil bezpieczeństwa produktu leczniczego Xenpozyme u pacjentów z grupy dzieci i młodzieży oraz pacjentów dorosłych był podobny, z wyjątkiem większej częstości występowania IARs związanych z nadwrażliwością u dzieci i młodzieży, w porównaniu z dorosłymi.
Długotrwałe stosowanie
Ogółem, schemat zdarzeń niepożądanych obserwowanych u dorosłych oraz u dzieci i młodzieży stosujących leczenie przez dłuższy czas był zgodny ze schematem obserwowanym podczas pierwszego roku leczenia.
Zgłaszanie podejrzewanych działań niepożądanych
Po dopuszczeniu produktu leczniczego do obrotu istotne jest zgłaszanie podejrzewanych działań niepożądanych. Umożliwia to nieprzerwane monitorowanie stosunku korzyści do ryzyka stosowania produktu leczniczego. Osoby należące do fachowego personelu medycznego powinny zgłaszać wszelkie podejrzewane działania niepożądane za pośrednictwem krajowego systemu zgłaszania wymienionego w załączniku V.
4.9 Przedawkowanie
Podczas zwiększania dawki u dzieci i młodzieży zgłaszano przypadki przedawkowania produktu leczniczego Xenpozyme. U niektórych z tych pacjentów w ciągu 24 godzin od rozpoczęcia leczenia wystąpiły ciężkie działania niepożądane, w tym śmierć. Główne objawy kliniczne to: niewydolność oddechowa, niedociśnienie tętnicze, znacznie podwyższone wyniki w testach czynności wątroby i krwawienie z przewodu pokarmowego.
Nie jest znane swoiste antidotum na przedawkowanie produktu leczniczego Xenpozyme. W przypadku przedawkowania należy natychmiast przerwać infuzję, a pacjent powinien być ściśle obserwowany w warunkach szpitalnych pod kątem wystąpienia IARs, w tym reakcji ostrej fazy. Postępowanie w przypadku działań niepożądanych, patrz punkt 4.4 i 4.8.
5. WŁAŚCIWOŚCI FARMAKOLOGICZNE
5.1 Właściwości farmakodynamiczne
Grupa farmakoterapeutyczna: inne leki działające na przewód pokarmowy i metabolizm, enzymy, kod ATC: A16AB25
Mechanizm działania
Olipudaza alfa jest rekombinowaną ludzką kwaśną sfingomielinazą, która zmniejsza nagromadzenie sfingomieliny (SM) w narządach u pacjentów z niedoborem kwaśnej sfingomielinazy (ASMD).
Skuteczność kliniczna i bezpieczeństwo stosowania
Skuteczność olipudazy alfa oceniono w 3 badaniach klinicznych (badanie ASCEND z udziałem dorosłych pacjentów, badanie ASCEND-Peds z udziałem dzieci i młodzieży oraz przedłużone badanie z udziałem dorosłych oraz dzieci i młodzieży) obejmujących łącznie 61 pacjentów z ASMD.
Badanie kliniczne z udziałem dorosłych pacjentów
Badanie ASCEND to wieloośrodkowe, randomizowane, prowadzone metodą podwójnie ślepej próby, kontrolowane placebo badanie II/III fazy z zastosowaniem dawki powtarzanej z udziałem dorosłych pacjentów z ASMD typu A/B oraz B. Łącznie 36 pacjentów randomizowano w stosunku 1:1 do grupy przyjmującej produkt leczniczy Xenpozyme lub placebo. Leczenie podawano w obu grupach w infuzji dożylnej raz na dwa tygodnie. Pacjentom przyjmującym olipudazę alfa zwiększano dawkę z 0,1 mg/kg mc. do dawki docelowej 3 mg/kg mc. Badanie zostało podzielone na 2 kolejne okresy: randomizowany, kontrolowany placebo, prowadzony metodą podwójnie ślepej próby okres analizy pierwotnej (ang. primary analysis period, PAP), trwający do 52 tygodnia, po którym nastąpił okres leczenia przedłużonego (ang. extension treatment period, ETP), trwający do 4 lat. Pacjenci randomizowani do grupy placebo w PAP, przeszli do aktywnego leczenia w ETP, osiągając dawkę docelową 3 mg/kg mc., podczas gdy pacjenci z grupy przyjmującej produkt leczniczy Xenpozyme kontynuowali leczenie.
Pacjenci zakwalifikowani do badania mieli zdolność dyfuzyjną płuc dla tlenku węgla (DLco) ≤ 70% przewidywanej wartości prawidłowej, objętość śledziony ≥ 6 wielokrotności objętości prawidłowej (ang. multiples of normal, MN) mierzonej za pomocą rezonansu magnetycznego (ang. magnetic resonance imaging, MRI) oraz wynik ≥ 5 według skali oceny splenomegalii (ang. splenomegaly related score, SRS). Ogółem, demograficzna i chorobowa charakterystyka w stanie wyjściowym była podobna między dwoma leczonymi grupami. Mediana wieku pacjentów wynosiła 30 lat (zakres: 18-66 lat). Średni wiek (odchylenie standardowe, ang. standard deviation, SD) w chwili diagnozy ASMD wynosił 18 (18,4) lat. W stanie wyjściowym objawy neurologiczne obserwowano u 9 z 36 dorosłych pacjentów (25%), zgodnie z diagnozą kliniczną ASMD typu A/B. Pozostałych 27 pacjentów miało diagnozę kliniczną zgodną z ASMD typu B.
Badanie obejmowało 2 oddzielne pierwszorzędowe punkty końcowe oceny skuteczności: procentową zmianę wartości DLco (w % przewidywanej wartości prawidłowej) oraz objętość śledziony (w MN) zmierzoną za pomocą MRI w stosunku od stanu wyjściowego do 52 tygodnia. Drugorzędowe punkty końcowe oceny skuteczności obejmują procentową zmianę objętości wątroby (w MN) oraz liczbę płytek krwi mierzoną od stanu wyjściowego do 52 tygodnia. Oceniano również parametry farmakodynamiczne [stężenie ceramidów i lizosfingomieliny (forma deacetylowana SM)].
Zaobserwowano poprawę średniej procentowej zmiany w % przewidywanej wartości DLco (p=0,0004) i objętości śledziony (p< 0,0001), a także średniej objętości wątroby (p< 0,0001) i liczby płytek krwi (p=0,0185) w grupie otrzymującej produkt leczniczy Xenpozyme w porównaniu z grupą otrzymującą placebo podczas 52-tygodniowego okresu analizy podstawowej. W 26 tygodniu leczenia zaobserwowano znaczącą poprawę średniej procentowej zmiany w % przewidywanej wartości DLco, objętości śledziony, objętości wątroby i liczby płytek krwi, podczas pierwszej oceny punktów końcowych po podaniu dawki.
Wyniki z PAP w 52 tygodniu przedstawiono w Tabeli 6.
Tabela 6: Średnie (SD) wartości punktów końcowych oceny skuteczności w stanie wyjściowym i średnia zmiana procentowa od stanu wyjściowego do 52 tygodnia obliczona metodą najmniejszych kwadratów (ang. least squares, LS)
| Placebo (n=18) | Xenpozyme (n=18) | Różnica [95% CI] | wartość p* | |
| Pierwszorzędowe punkty końcowe | ||||
Średni % przewidywanej wartości DLco w stanie wyjściowym Procentowa zmiana w % przewidywanej wartości DLco od stanu wyjściowego do 52 tygodnia | 48,5 (10,8) 3 (3,4) | 49,4 (11,0) 22 (3,3) | NA 19 (4,8) [9,3, 28,7] | NA 0,0004 |
| Średnia objętość śledziony (MN) w stanie wyjściowym Procentowa zmiana objętości śledziony od stanu wyjściowego do 52 tygodnia | 11,2 (3,8) 0,5 (2,5) | 11,7 (4,9) -39,4 (2,4) | NA -39,9 (3,5) [-47,1, -32,8] | NA <0,0001 |
| Drugorzędowe punkty końcowe | ||||
Średnia objętość wątroby (MN) w stanie wyjściowym Procentowa zmiana objętości wątroby od stanu wyjściowego do 52 tygodnia | 1,6 (0,5) -1,5 (2,5) | 1,4 (0,3) -28,1 (2,5) | NA -26,6 (3,6) [-33,9, -19,3] | NA <0,0001 |
| Średnia liczba płytek krwi (109/l) w stanie wyjściowym | 115,6 (36,3) 2,5 (4,2) | 107,2 (26,9) 16,8 (4,0) | NA +14,3 (5,8) [2,6, 26,1] | NA 0,0185 |
Procentowa zmiana liczby płytek krwi od stanu wyjściowego do 52 tygodnia |
*Istotna statystycznie po uwzględnieniu wielokrotności
Dodatkowo, stężenie lizosfingomieliny, które jest znacznie podwyższone w osoczu u pacjentów z ASMD, znacząco spadło, odzwierciedlając zmniejszenie ilości sfingomieliny w tkankach. Średnia procentowa zmiana stężenia lizosfingomieliny w osoczu, obliczona metodą LS, od stanu wyjściowego w okresie przed infuzją do 52 tygodnia (błąd standardowy, ang. Standard Error, SE) wynosiła 77,7% (3,9) w grupie leczonej produktem leczniczym Xenpozyme w porównaniu do 5,0% (4,2) w grupie placebo. Zawartość sfingomieliny w wątrobie, oceniana za pomocą badania histopatologicznego, zmniejszyła się o 92,0% (SE: 8,1) od stanu wyjściowego do 52 tygodnia w grupie leczonej produktem leczniczym Xenpozyme (w porównaniu do +10,3% (SE:7,8) w grupie placebo).
Siedemnastu z 18 pacjentów wcześniej przyjmujących placebo i 18 z 18 pacjentów wcześniej leczonych olipudazą alfa przez 52 tygodnie (PAP) rozpoczęło lub kontynuowało leczenie olipudazą alfa, odpowiednio przez okres do 4 lat. Trwały wpływ olipudazy alfa na punkty końcowe oceny skuteczności w okresie do 104 tygodnia przedstawiono na Rycinach 1 i 2 oraz w Tabeli 7.
Rycina 1: Wykres średniej procentowej zmiany wartości DLco (% przewidywany), obliczonej metodą LS (95% Cl) od stanu wyjściowego do 104 tygodnia – populacja mITT (ang. modified intention-to-treat)
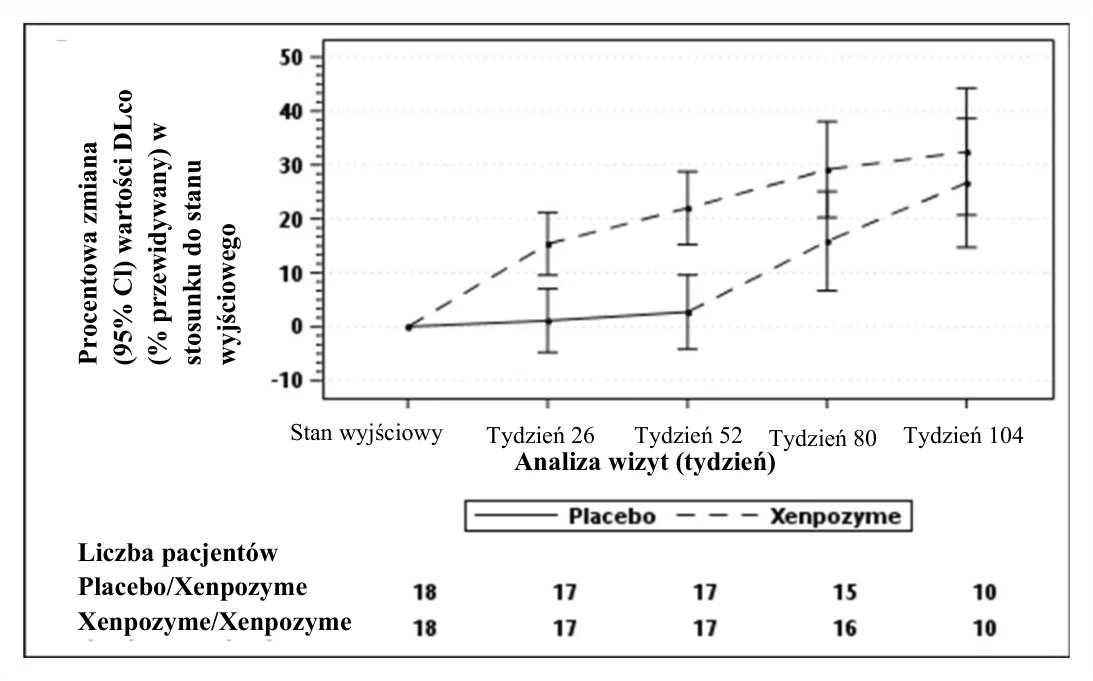
Pionowe słupki przedstawiają 95% przedziały ufności (ang. Confidence Intervals, CIs) dla średnich wartości obliczonych metodą LS.
Średnie wartości obliczone metodą LS i 95% CIs są oparte na modelu mieszanym dla powtarzalnych pomiarów z wykorzystaniem danych w okresie do 104 tygodnia.
Pacjenci w grupie placebo/Xenpozyme otrzymywali placebo do 52 tygodnia, a następnie podawano im olipudazę alfa.
Rycina 2: Wykres średniej procentowej zmiany objętości śledziony (MN), obliczonej metodą LS (95% CI) od stanu wyjściowego do 104 tygodnia – populacja mITT
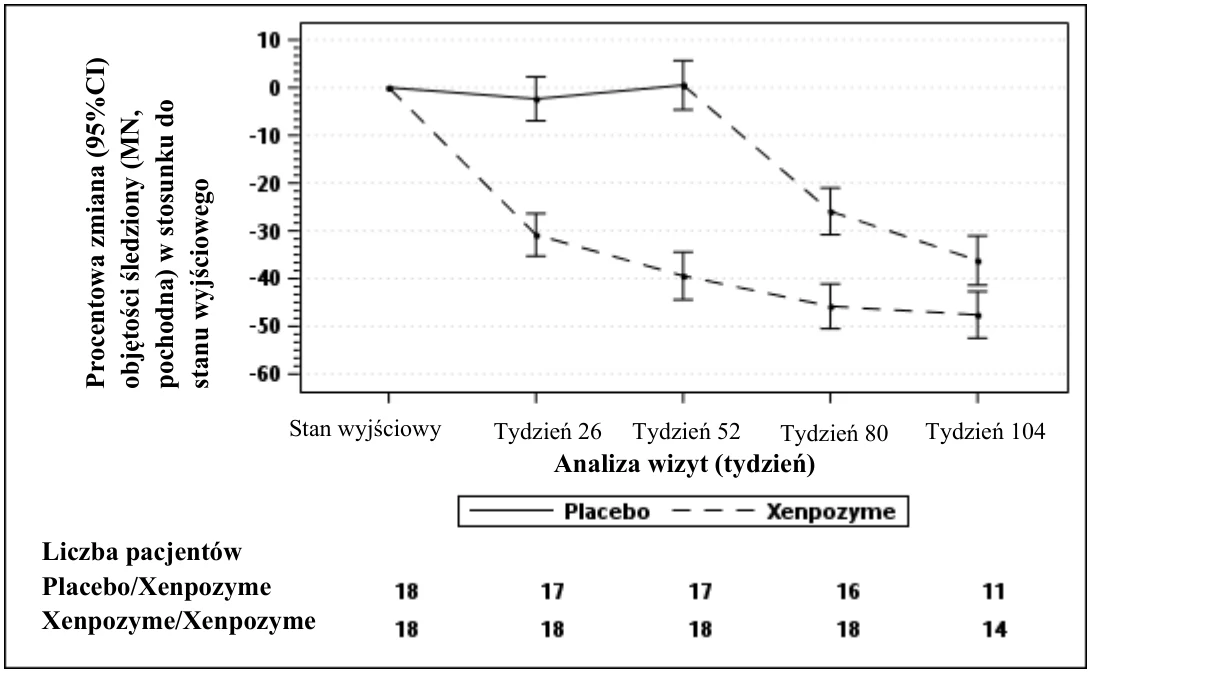
Pionowe słupki przedstawiają 95 % przedziały ufności dla średnich wartości obliczonych metodą LS. Średnie wartości obliczone metodą LS i 95% CIs są oparte na modelu mieszanym dla powtarzalnych pomiarów z wykorzystaniem danych w okresie do 104 tygodnia.
Pacjenci w grupie placebo/Xenpozyme otrzymywali placebo do 52 tygodnia, następnie podawano im olipudazę alfa.
Tabela 7: Średnia procentowa zmiana (SE) objętości wątroby (MN) od stanu wyjściowego do 104 tygodnia i liczby płytek krwi (109/l) u pacjentów leczonych olipudazą alfa przez 104 tygodnie
| Poprzednia grupa olipudazy alfa | ||
| tydzień 52 (rozpoczęcie ETP) | tydzień 104 | |
N Procentowa zmiana objętości wątroby (SD) | 17 -27,8 (2,5) | 14 -33,4 (2,2) |
N Procentowa zmiana liczby płytek krwi (SD) | 18 16,6 (4,0) | 13 24,9 (6,9) |
N: liczba pacjentów
Przedłużone badanie u dorosłych
Pięciu dorosłych pacjentów, którzy uczestniczyli w otwartym badaniu prowadzonym metodą dawki rosnącej u pacjentów z ASMD, kontynuowało leczenie w otwartym przedłużonym badaniu i otrzymywało olipudazę alfa przez okres do > 9 lat.
W trakcie badania zaobserwowano u pacjentów trwałą poprawę w % przewidywanej wartości DLco, objętości śledziony i wątroby oraz w liczbie płytek krwi w porównaniu ze stanem wyjściowym (patrz Tabela 8).
Tabela 8: Średnia procentowa zmiana (SD) parametrów skuteczności od stanu wyjściowego do 78 miesiąca
Miesiąc 78 (N=5) | |
| Procentowa zmiana w % przewidywanej wartości DL co (SD) | 55,3% (48,1) |
| Procentowa zmiana objętości śledziony (SD) | -59,5% (4,7) |
| Procentowa zmiana objętości wątroby (SD) | -43,7% (16,7) |
| Procentowa zmiana liczby płytek krwi (SD) | 38,5% (14,7) |
N: liczba pacjentów
Dzieci i młodzież
Badanie ASCEND-Peds (faza 1/2 badania klinicznego) to wieloośrodkowe, otwarte badanie z zastosowaniem dawki powtarzanej, oceniające bezpieczeństwo oraz tolerancję olipudazy alfa podawanej przez 64 tygodnie dzieciom i młodzieży w wieku < 18 lat z ASMD (typ A/B i B). Dodatkowo w 52 tygodniu oceniono badane punkty końcowe oceny skuteczności związane z organomegalią, czynnością płuc i wątroby oraz wzrostem liniowym.
Łącznie 20 pacjentom (4 nastolatkom w wieku od 12 do 18 lat, 9 dzieciom w wieku od 6 do 12 lat oraz 7 niemowlętom/dzieciom w wieku do 6 lat) zwiększano dawkę olipudazy alfa w schemacie zwiększania dawki z 0,03 mg/kg mc. do dawki docelowej wynoszącej 3 mg/kg mc. Leczenie podawano w infuzji dożylnej raz na 2 tygodnie przez okres do 64 tygodni.
Pacjenci zakwalifikowani do badania mieli objętość śledziony ≥ 5 MN zmierzoną za pomocą MRI. Pacjenci byli podzieleni na różne grupy wiekowe od 1,5 do 17 lat, przy czym obie płcie były jednakowo reprezentowane. Średni wiek (SD) w momencie rozpoznania ASMD wynosił 2,5 (2,5) roku. W stanie wyjściowym zaburzenia neurologiczne obserwowano u 8 na 20 pacjentów z grupy dzieci i młodzieży (40%), zgodnie z diagnoza kliniczną ASMD typu A/B. Pozostałych 12 pacjentów miało diagnozę kliniczną zgodną z ASMD typu B.
Leczenie olipudazą alfa wpłynęło na poprawę średniej procentowej zmiany w % przewidywanej wartości DLco, objętości śledziony i wątroby, liczby płytek krwi oraz progresję wzrostu liniowego (mierzone jako wskaźnik wzrostu Z-score) w 52 tygodniu w porównaniu do stanu wyjściowego (patrz Tabela 9).
Tabela 9: Średnia procentowa zmiana (SE) lub zmiana (SD) parametrów skuteczności od stanu wyjściowego do 52 tygodnia (wszystkie grupy wiekowe), obliczona metodą LS.
Wartość w stanie wyjściowym (n=20) | Tydzień 52 (n=20) | |
| Średni % przewidywanej wartości DL co (SD) Procentowa zmiana w % przewidywanej DL co* 95% CI | 54,8 (14,2) | 71,7 (14,8) 32,9 (8,3) 13,4, 52,5 |
| Średnia objętość śledziony (MN) (SD) Procentowa zmiana objętości śledziony (w MN) 95% CI | 19,0 (8,8) | 9,3 (3,9) -49,2 (2,0) -53,4, - 45,0 |
| Średnia objętość wątroby (MN) (SD) Procentowa zmiana objętości wątroby (w MN) 95% CI | 2,7 (0,7) | 1,5 (0,3) -40,6 (1,7) -44,1, -37,1 |
| Średnia liczba płytek krwi (109/l) (SD) Procentowa zmiana liczby płytek krwi 95% CI | 137,7 (62,3) | 173,6 (60,5) 34,0 (7,6) 17,9, 50,1 |
| Średni wskaźnik wzrostu Z-score (SD) | -2,1 (0,8) | -1,6 (0,8) |
| Zmiana wskaźnika wzrostu Z-score* 95% CI | 0,6 (0,4) (0,38, 0,73) |
*DL co oceniano u 9 pacjentów z grupy dzieci i młodzieży w wieku ≥ 5 lat, którzy byli w stanie wykonać test, zmianę wskaźnika wzrostu Z-score oceniano u 19 pacjentów z grupy dzieci i młodzieży.
Dodatkowo, średnie stężenia ceramidów i lizosfingomieliny w osoczu przed infuzją obliczane metodą LS zmniejszyły się odpowiednio o 57% (SE: 5,1) i 87,2% (SE: 1,3) po 52 tygodniach leczenia, w porównaniu do stanu wyjściowego.
Wpływ olipudazy alfa na objętość śledziony i wątroby, płytki krwi oraz wskaźnik wzrostu Z-score zaobserwowano we wszystkich grupach wiekowych dzieci i młodzieży objętych badaniem.
Przedłużone badanie u dzieci i młodzieży
Dwudziestu pacjentów z grupy dzieci i młodzieży, którzy uczestniczyli w badaniu ASCEND-Peds, kontynuowało leczenie w otwartym, przedłużonym badaniu i otrzymywało olipudazę alfa przez okres do > 8 lat.
U dzieci i młodzieży obserwowano trwałą poprawę parametrów skuteczności (% przewidywanej wartości DL co, objętości śledziony i wątroby, liczby płytek krwi, wskaźnika wzrostu Z-score i wieku kostnego) w trakcie trwania badania do 48 miesiąca (patrz Tabela 10).
Tabela 10: Średnia procentowa zmiana lub zmiana (SD) parametrów skuteczności od stanu wyjściowego do 48 miesiąca (wszystkie grupy wiekowe).
| Miesiąc 48 | |
N Procentowa zmiana w % przewidywanej wartości DLco (SD) | 5 60,3 (58,5) |
N Procentowa zmiana objętości śledziony (SD) | 7 -69,1 (4,1) |
N Procentowa zmiana objętości wątroby (SD) | 7 -55,4 (11,0) |
N Procentowa zmiana liczby płytek krwi (SD) | 5 35,8 (42,4) |
N Zmiana wskaźnika wzrostu Z-score (SD) | 5 2,3 (0,8) |
N Zmiana wieku kostnego (miesiące) (SD) | 7 18,5 (19,0) |
N: liczba pacjentów
5.2 Właściwości farmakokinetyczne
Farmakokinetykę (ang. pharmacokinetics, PK) olipudazy alfa oceniono u 49 dorosłych pacjentów z ASMD ze wszystkich badań klinicznych, otrzymujących pojedyncze lub wielokrotne podanie. Dla dawki 3 mg/kg mc. podawanej raz na 2 tygodnie średnie (procentowy współczynnik zmienności (ang. percent coefficient of variation, CV%)) stężenie maksymalne (Cmax) i pole powierzchni pod krzywą stężenia i czasu po podaniu leku (AUC0-τ) w stanie stacjonarnym wynosiły odpowiednio 30,2 µg/ml (17%) i 607 µg·h/ml (20%).
Wchłanianie
Brak wchłaniania, ponieważ produkt leczniczy Xenpozyme jest podawany dożylnie.
Dystrybucja
Szacowana średnia (CV%) objętość dystrybucji olipudazy alfa wynosi 13,1 l (18%).
Metabolizm
Olipudaza alfa jest rekombinowanym ludzkim enzymem i wydaje się, że będzie usuwana poprzez rozkład proteolityczny na małe peptydy i aminokwasy.
Eliminacja
Średni (CV%) klirens olipudazy alfa wynosi 0,33 1 l/h (22%). Średni okres półtrwania (t1/2) wahał się od 31,9 do 37,6 godzin.
Liniowość lub nieliniowość
Olipudaza alfa wykazywała farmakokinetykę liniową w zakresie dawek od 0,03 to 3 mg/kg mc. Po zastosowaniu schematu zwiększania dawki z 0,1 do dawki podtrzymującej 3 mg/kg mc. podawanej raz na 2 tygodnie, kumulacja olipudazy alfa w osoczu była minimalna.
Szczególne grupy pacjentów
Nie zauważono żadnych istotnych klinicznie różnic w farmakokinetyce olipudazy alfa w zależności od płci.
Analiza farmakokinetyki populacyjnej wykazała, że ekspozycja u Azjatów (n=2) i innych ras pacjentów (n=2) mieściła się w zakresie ekspozycji obserwowanej u pacjentów rasy kaukaskiej.
Osoby w podeszłym wieku (≥ 65 lat)
Analiza farmakokinetyki populacyjnej nie wykazała różnic w ekspozycji u osób w podeszłym wieku (tylko 2 pacjentów w wieku między 65 a 75 lat zostało zakwalifikowanych do badań klinicznych dotyczących produktu leczniczego Xenpozyme).
Dzieci i młodzież
PK olipudazy alfa oceniono u 20 pacjentów z grupy dzieci i młodzieży, w tym 4 nastolatków, 9 dzieci oraz 7 dzieci/niemowląt (Tabela 11). Ekspozycja olipudazy alfa była niższa u dzieci i młodzieży w porównaniu do pacjentów dorosłych. Jednakże, różnic tych nie uznano za istotne klinicznie.
Tabela 11: Średnia (CV%) parametrów PK olipudazy alfa po podaniu 3 mg/kg mc. co 2 tygodnie u młodzieży, dzieci oraz dzieci/niemowląt z ASMD
| Grupa wiekowa | Wiek (lata) | Cmax (µg/ml) | AUC0-τ (µg.h/ml) | |||
| Młodzież (n=4) | 12, < 18 | 27,5 (8) | 529 (7) | |||
| Dzieci (n=9) | 6, < 12 | 24,0 (10) | 450 (15) | |||
Dzieci/Niemowlęta (n=7) | < 6 | 22,8 (8) | 403 (11) | |||
| Statystyki opisowe przedstawiają oszacowania post hoc ekspozycji w stanie stacjonarnym, | ||||||
| wykorzystując analizę farmakokinetyki populacyjnej. | ||||||
| AUC0-τ: pole powierzchni pod krzywą stężenia w osoczu w zależności od czasu w przedziale | ||||||
| dawkowania; Cmax: stężenie maksymalne w osoczu; n: całkowita liczba pacjentów. | ||||||
Zaburzenia czynności wątroby
Olipudaza alfa jest rekombinowanym białkiem i wydaje się, że będzie eliminowana poprzez rozkład proteolityczny. W związku z tym zaburzenia czynności wątroby nie powinny wpływać na farmakokinetykę olipudazy alfa.
Zaburzenia czynności nerek
Czterech pacjentów (11,1%) z łagodną niewydolnością nerek (60 ml/min ≤ klirens kreatyniny < 90 ml/min) zostało włączonych do badania ASCEND. Nie stwierdzono żadnych istotnych klinicznie różnic w farmakokinetyce olipudazy alfa u pacjentów z łagodną niewydolnością nerek. Wpływ umiarkowanej do ciężkiej niewydolności nerek na farmakokinetykę olipudazy alfa nie jest znany. Nie wydaje się, aby olipudaza alfa była eliminowana na drodze wydalania nerkowego. W związku z tym, nie wydaje się, aby niewydolność nerek wpływała na farmakokinetykę olipudazy alfa.
5.3 Przedkliniczne dane o bezpieczeństwie
Dane niekliniczne, wynikające z konwencjonalnych badań farmakologicznych dotyczących bezpieczeństwa, badań toksyczności po podaniu jednokrotnym oraz wielokrotnym przeprowadzone na dzikich zwierzętach (myszy, szczury, króliki, psy i małpy) przy dawkach na poziomie 10 razy wyższym od maksymalnej dawki zalecanej u ludzi (ang. Maximum recommended human dose, MRHD) nie ujawniają szczególnego zagrożenia dla człowieka. Nie przeprowadzono badań w celu oceny mutagennego i rakotwórczego potencjału olipudazy alfa.
U myszy z brakiem kwaśnej sfingomielinazy (ang. acid sphingomyelinase knockout, ASMKO) (model choroby dla ASMD), obserwowano śmiertelność po jednokrotnym podaniu dawki olipudazy alfa ≥ 3,3 razy wyższą od MRHD podanej we wstrzyknięciu dożylnym w bolusie. Jednak badania z zastosowaniem dawek wielokrotnych pokazują, że podanie olipudazy alfa w schemacie zwiększania dawki nie spowodowało śmierci związanej z substancją i zmniejszyło nasilenie innych objawów toksyczności po podaniu najwyższej badanej dawki stanowiącej 10-krotność MRHD.
Zaobserwowano zwiększoną częstość występowania egzencefalii u ciężarnych myszy, którym codziennie podawano olipudazę alfa na poziomie ekspozycji mniejszym niż ekspozycja u ludzi i stosowano zalecaną podtrzymującą dawkę terapeutyczną i częstości podania. Ta częstość występowania była nieznacznie wyższa niż w historycznych danych kontrolnych. Znaczenie tej obserwacji dla ludzi nie jest znane. Codzienne dożylne podawanie olipudazy alfa ciężarnym samicom królików, przy ekspozycji znacznie przekraczającej ekspozycję u ludzi oraz zastosowaniu zalecanej podtrzymującej dawki terapeutycznej i częstości podania, nie powodowało wad rozwojowych ani zmian u płodu.
U myszy, którym podano 3 mg/kg olipudazy alfa w 7. dniu po porodzie, olipudazę alfa wykryto w mleku 2 dni po podaniu.
6. DANE FARMACEUTYCZNE
6.1 Wykaz substancji pomocniczych
L-metionina
Disodu wodorofosforan siedmiowodny
Sodu diwodorofosforan jednowodny
Sacharoza
6.2 Niezgodności farmaceutyczne
Nie mieszać tego produktu leczniczego z innymi produktami leczniczymi, ponieważ nie wykonywano badań dotyczących zgodności.
6.3 Okres ważności
Fiolki zamknięte
60 miesięcy.
Rekonstytuowany produkt leczniczy
Po rekonstytucji w jałowej wodzie do wstrzykiwań, stabilność chemiczna, fizyczna i mikrobiologiczna została wykazana do 24 godzin w temperaturze 2-8°C lub do 6 godzin w temperaturze pokojowej (do 25°C).
Z mikrobiologicznego punktu widzenia, rekonstytuowany produkt leczniczy należy zużyć natychmiast. Jeśli produkt nie zostanie natychmiast rozcieńczony, odpowiedzialność za czas i warunki przechowywania przed rozcieńczeniem ponosi użytkownik i zwykle nie powinien on być dłuższy niż 24 godziny w temperaturze 2-8°C.
Rozcieńczony produkt leczniczy
Po rozcieńczeniu z 9 mg/ml (0,9%) roztworem chlorku sodu do wstrzykiwań, stabilność chemiczna, fizyczna i mikrobiologiczna została wykazana między dawką 0,1 mg/ml a 3,5 mg/ml przez 24 godziny w temperaturze 2-8°C i do 12 godzin (włączając czas trwania infuzji), gdy produkt przechowywany jest w temperaturze pokojowej (do 25°C).
Z mikrobiologicznego punktu widzenia, rozcieńczony produkt leczniczy należy zużyć natychmiast. Jeśli produkt leczniczy nie jest zużyty natychmiast po rozcieńczeniu, za czas i warunki przechowywania odpowiada użytkownik i zwykle nie powinien on być dłuższy niż 24 godziny w temperaturze od 2°C do 8°C, a następnie 12 godzin (włączając czas trwania infuzji) w temperaturze pokojowej (do 25°C).
6.4 Specjalne środki ostrożności podczas przechowywania
Przechowywać w lodówce (2°C-8°C).
Warunki przechowywania produktu leczniczego po rekonstytucji i rozcieńczeniu, patrz punkt 6.3.
6.5 Rodzaj i zawartość opakowania
Xenpozyme 4 mg proszek do sporządzania koncentratu roztworu do infuzji
4 mg proszku do sporządzania koncentratu roztworu do infuzji w fiolce 5 ml (szkło typu I) z silikonowym korkiem zabezpieczającym liofilizat, wykonanym z elastomeru chlorobutylowego i aluminiowym kapslem zabezpieczającym ze zrywalnym plastikowym wieczkiem (flip-off).
Jedno opakowanie zawiera 1, 5 lub 10 fiolek. Nie wszystkie wielkości opakowań muszą znajdować się w obrocie.
Xenpozyme 20 mg proszek do sporządzania koncentratu roztworu do infuzji
20 mg proszku do sporządzania koncentratu roztworu do infuzji w fiolce 20 ml (szkło typu I) z silikonowym korkiem zabezpieczającym liofilizat, wykonanym z elastomeru chlorobutylowego i aluminiowym kapslem zabezpieczającym ze zrywalnym plastikowym wieczkiem (flip-off).
Jedno opakowanie zawiera 1, 5, 10 lub 25 fiolek. Nie wszystkie wielkości opakowań muszą znajdować się w obrocie.
6.6 Specjalne środki ostrożności dotyczące usuwania i przygotowania produktu leczniczego do
stosowania
Fiolki są przeznaczone wyłącznie do jednorazowego użytku.
Infuzje należy podawać stopniowo, najlepiej za pomocą pompy infuzyjnej.
Przygotowanie roztworu dawki
Proszek do sporządzania koncentratu roztworu do infuzji należy rekonstytuować w jałowej wodzie do wstrzykiwań, rozcieńczyć 9 mg/ml (0,9%) roztworem chlorku sodu do wstrzykiwań, a następnie podawać w infuzji dożylnej.
Rekonstytucja i rozcieńczenie muszą być przeprowadzone w warunkach aseptycznych. Urządzenia filtrujące nie powinny być używane na żadnym etapie przygotowywania roztworu. Należy unikać spienienia podczas rekonstytucji i rozcieńczenia.
- 1)
Określić liczbę fiolek do rekonstytucji na podstawie masy ciała pacjenta i przepisanej dawki.
Masa ciała (kg) × dawka (mg/kg) = dawka dla pacjenta (w mg). Na przykład, w przypadku stosowania fiolek 20 mg dawka dla pacjenta (w mg) podzielona przez 20 mg/fiolkę = liczba fiolek do rekonstytucji. Jeśli liczba fiolek wyrażona jest w ułamku, należy zaokrąglić ją w górę do liczby całkowitej.
- 2) Wyjąć potrzebną liczbę fiolek z lodówki i odstawić je na około 20 do 30 minut, aby osiągnęły temperaturę pokojową.
- 3)
Rekonstytuować każdą fiolkę przez wstrzyknięcie:
1,1 ml jałowej wody do wstrzykiwań do fiolki 4 mg,
5,1 ml jałowej wody do wstrzykiwań do fiolki 20 mg,
stosując technikę powolnego dodawania kropel na wewnętrzną ściankę fiolki.
- 4) Delikatnie przechylać i obracać każdą fiolkę. W każdej fiolce powstaje przezroczysty, bezbarwny roztwór o stężeniu 4 mg/ml.
- 5) Wizualnie sprawdzić czy zrekonstytuowany roztwór w fiolkach nie zawiera jakichkolwiek cząstek stałych i przebarwień. Roztwór produktu leczniczego Xenpozyme powinien być przezroczysty i bezbarwny. Nie należy używać fiolek w przypadku zaobserwowania cząstek stałych lub przebarwień.
- 6) Pobrać objętość zrekonstytuowanego roztworu zgodnie z przepisaną dawką z odpowiedniej liczby fiolek i rozcieńczyć 9 mg/ml (0,9%) roztworem chlorku sodu do wstrzykiwań w strzykawce lub worku infuzyjnym, w zależności od objętości infuzji (zalecana całkowita objętość infuzji na podstawie wieku i (lub) masy ciała pacjenta, patrz tabela 12).
Tabela 12: Zalecane objętości infuzji
Masa ciała ≥3 kg do <10 kg | Masa ciała ≥10 kg do <20 kg | Masa ciała ≥20 kg (dzieci i młodzież <18 lat) | Dorośli (≥18 lat) | |
| Dawka (mg/kg) | Całkowita objętość infuzji (ml) | Całkowita objętość infuzji (ml) | Całkowita objętość infuzji (ml) | Całkowita objętość infuzji (ml) |
| 0,03 | Objętość będzie się różnić w zależności od masy ciała | Objętość będzie się różnić w zależności od masy ciała | 5 | NA |
| 0,1 | Objętość będzie się różnić w zależności od masy ciała | 5 | 10 | 20 |
| 0,3 | 5 | 10 | 20 | 100 |
| 0,6 | 10 | 20 | 50 | 100 |
| 1 | 20 | 50 | 100 | 100 |
| 2 | 50 | 75 | 200 | 100 |
| 3 | 50 | 100 | 250 | 100 |
Dla zmiennej końcowej objętości infuzji w zależności od masy ciała u dzieci i młodzieży (patrz tabela 12):
Przygotować roztwór do infuzji o stężeniu 0,1 mg/ml przez dodanie 0,25 ml (1 mg)
rekonstytuowanego roztworu przygotowanego w kroku 3) do 9,75 ml 9 mg/ml (0,9%) roztworu chlorku sodu do wstrzykiwań w pustej 10 ml strzykawce.
Obliczyć objętość (ml) potrzebną do uzyskania dawki dla pacjenta (mg).
Przykład: 0,3 mg ÷ 0,1 mg/ml = 3 ml.
Instrukcja dotycząca rozcieńczenia do całkowitej objętości: 5 ml ≤ całkowita objętość ≤ 20 ml za pomocą strzykawki:
Wstrzyknąć potrzebną objętość rekonstytuowanego roztworu powoli na wewnętrzną
ściankę pustej strzykawki.
- Dodać powoli odpowiednią ilość 9 mg/ml (0,9%) roztworu chlorku sodu do wstrzykiwań, aby uzyskać potrzebną całkowitą objętość infuzji (unikać spienienia w strzykawce).
Instrukcja dotycząca rozcieńczenia do całkowitej objętości ≥ 50 ml za pomocą worka infuzyjnego:
Pusty worek infuzyjny:
Wstrzyknąć powoli potrzebną objętość rekonstytuowanego roztworu z kroku
- 3) do sterylnego worka infuzyjnego o odpowiedniej wielkości.
- Dodać powoli odpowiednią ilość 9 mg/ml (0,9%) roztworu chlorku sodu do wstrzykiwań, aby otrzymać potrzebną całkowitą objętość infuzji (unikać spienienia w worku).
Napełniony worek infuzyjny:
- Pobrać z worka infuzyjnego napełnionego 9 mg/ml (0,9%) roztworem chlorku sodu do wstrzykiwań taką objętość soli fizjologicznej, aby otrzymać końcową objętość, jak określono w Tabeli 12.
- Dodać powoli potrzebną objętość rekonstytuowanego roztworu z kroku 3) do worka infuzyjnego (unikać spienienia w worku).
- Ostrożnie odwrócić strzykawkę lub worek infuzyjny, aby wymieszać roztwór. Nie wstrząsać. Po rozcieńczeniu sporadycznie może pojawić się niewielka flokulacja (opisywana jako cienkie, półprzezroczyste włókna), gdyż jest to roztwór białka.
Podczas podawania rozcieńczony roztwór musi być przefiltrowany przez wbudowany filtr o
średnicy porów 0,2 μm, o małej zdolności wiązania białek.
- Po zakończonej infuzji zestaw infuzyjny należy przepłukać 9 mg/ml (0,9%) roztworem chlorku sodu do wstrzykiwań z taką samą szybkością, z jaką przeprowadzono ostatnią część infuzji.
Usuwanie
Wszelkie niewykorzystane resztki produktu leczniczego lub jego odpady należy usunąć zgodnie z lokalnymi przepisami.
7. PODMIOT ODPOWIEDZIALNY POSIADAJĄCY POZWOLENIE NA DOPUSZCZENIE DO OBROTU
Sanofi B.V.
Paasheuvelweg 25
1105 BP Amsterdam
Holandia
8. NUMER POZWOLENIA NA DOPUSZCZENIE DO OBROTU
EU/1/22/1659/001
EU/1/22/1659/002
EU/1/22/1659/003
EU/1/22/1659/004
EU/1/22/1659/005
EU/1/22/1659/006
EU/1/22/1659/007
9. DATA WYDANIA PIERWSZEGO POZWOLENIA NA DOPUSZCZENIE DO OBROTU
I DATA PRZEDŁUŻENIA POZWOLENIA
Data wydania pierwszego pozwolenia na dopuszczenie do obrotu: 24 czerwca 2022
10. DATA ZATWIERDZENIA LUB CZĘŚCIOWEJ ZMIANY TEKSTU
CHARAKTERYSTYKI PRODUKTU LECZNICZEGO
Szczegółowe informacje o tym produkcie leczniczym są dostępne na stronie internetowej Europejskiej Agencji Leków http://www.ema.europa.eu
Więcej informacji o leku Xenpozyme