


Charakterystyka produktu leczniczego - Vazkepa
1. NAZWA PRODUKTU LECZNICZEGO
Vazkepa 998 mg kapsułki miękkie
2. SKŁAD JAKOŚCIOWY I ILOŚCIOWY
Każda kapsułka zawiera 998 mg etyloeikozapentaenianu.
Substancje pomocnicze o znanym działaniu
Każda kapsułka zawiera 30 mg maltytolu (E965 ii), 83 mg sorbitolu (E420 ii) i lecytynę sojową.
Pełny wykaz substancji pomocniczych, patrz punkt 6.1.
3. POSTAĆ FARMACEUTYCZNA
Kapsułka miękka (kapsułka).
Podłużna, miękka kapsułka, 25 x 10 mm, z nadrukowanym białym tuszem napisem „IPE”, z otoczką
o barwie jasnożółtej do bursztynowej, zawierającą płyn bezbarwny do jasnożółtego.
4. SZCZEGÓŁOWE DANE KLINICZNE
4.1 Wskazania do stosowania
Produkt leczniczy Vazkepa jest wskazany do zmniejszenia ryzyka występowania zdarzeń sercowo-naczyniowych u leczonych statynami dorosłych pacjentów z grupy wysokiego ryzyka sercowo-naczyniowego, ze zwiększonym stężeniem triglicerydów (≥ 150 mg/dl [≥ 1,7 mmol/l]) oraz
- potwierdzoną chorobą układu sercowo-naczyniowego lub
- cukrzycą i co najmniej jednym innym czynnikiem ryzyka sercowo-naczyniowego.
Szczegółowe informacje o badaniach, w tym czynnikach ryzyka sercowo-naczyniowego, i wyniki w odniesieniu do wpływu na zdarzenia sercowo-naczyniowe, patrz punkt 5.1.
4.2 Dawkowanie i sposób podawania
Dawkowanie
Zalecana doustna dawka dobowa to 4 kapsułki przyjmowane w postaci dwóch 998 g kapsułek dwa razy na dobę.
W przypadku pominięcia dawki pacjenci powinni przyjąć ją jak najszybciej po przypomnieniu. Jednak w przypadku pominięcia jednej dawki dobowej następna dawka nie powinna być podwójna.
Pacjenci w podeszłym wieku
Nie ma konieczności dostosowania dawki u pacjentów w podeszłym wieku (≥ 65 lat) (patrz punkt 5.2).
Zaburzenia czynności nerek
Nie zaleca się zmniejszenia dawki (patrz punkt 5.2).
Zaburzenia czynności wątroby
Nie zaleca się zmniejszenia dawki (patrz punkty 4.4 i 5.2).
Dzieci i młodzież
Stosowanie etyloeikozapentaenianu u dzieci w wieku <18 lat nie jest właściwe do zmniejszenia ryzyka występowania zdarzeń sercowo-naczyniowych u leczonych statynami pacjentów z grupy wysokiego ryzyka sercowo-naczyniowego, ze zwiększonym stężeniem triglicerydów i innymi czynnikami ryzyka wystąpienia choroby układu sercowo-naczyniowego.
Sposób podawania
Podanie doustne.
Produkt leczniczy Vazkepa należy przyjmować z posiłkiem lub po posiłku.
W celu zapewnienia otrzymania pełnej zamierzonej dawki należy poinformować pacjentów, aby połykali kapsułki w całości, a nie łamali ich, nie rozgniatali, nie rozpuszczali ani nie rozgryzali.
4.3 Przeciwwskazania
Nadwrażliwość na substancję czynną, soję lub na którąkolwiek substancję pomocniczą wymienioną w punkcie 6.1.
4.4 Specjalne ostrzeżenia i środki ostrożności dotyczące stosowania
Alergie na ryby i (lub) skorupiaki
Etyloeikozapentaenian otrzymuje się z oleju ryb. Nie wiadomo, czy u pacjentów z alergiami na ryby i (lub) skorupiaki występuje podwyższone ryzyko reakcji alergicznej na etyloeikozapentaenian. Etyloeikozapentaenian należy stosować z zachowaniem ostrożności u pacjentów ze stwierdzoną nadwrażliwością na ryby i (lub) skorupiaki.
Zaburzenia czynności wątroby
U pacjentów z zaburzeniami czynności wątroby należy kontrolować aktywność aminotransferazy alaninowej (AlAT) i aminotransferazy asparaginianowej (AspAT) zgodnie ze wskazaniami klinicznymi przed rozpoczęciem leczenia i w odpowiednich odstępach podczas leczenia (patrz punkty 4.2 i 5.2).
Migotanie lub trzepotanie przedsionków
W prowadzonym metodą podwójnie ślepej próby, przeprowadzanym z grupą kontrolną otrzymującą placebo badaniu etyloeikozapentaenian powiązano ze zwiększonym ryzykiem migotania lub trzepotania przedsionków wymagającym hospitalizacji. Częstość występowania migotania przedsionków była większa u pacjentów z migotaniem lub trzepotaniem przedsionków w wywiadzie (patrz punkt 4.8). Pacjentów, zwłaszcza tych z odpowiednim wywiadem medycznym, należy monitorować w kierunku występowania objawów klinicznych migotania przedsionków lub trzepotania przedsionków (np. duszność, kołatanie serca, omdlenie/zawroty głowy, dyskomfort w klatce piersiowej, zmiana ciśnienia tętniczego krwi lub nieregularne tętno). W przypadku wskazań klinicznych należy wykonać badanie elektrokardiograficzne.
Krwawienie
Leczenie etyloeikozapentaenianem powiązano ze zwiększoną częstością występowania krwawienia. W przypadku jednoczesnego podawania etyloeikozapentaenianu i leków przeciwzakrzepowych można rozważyć wykonanie odpowiednich badań laboratoryjnych, jeśli podczas leczenia wystąpią objawy kliniczne wskazujące na krwotok, takie jak stłuczenia, krwawienie z nosa, krwiomocz lub krwawienie z przewodu pokarmowego.
Należy poinformować pacjentów, aby niezwłocznie zgłaszali lekarzowi wszelkie objawy przedmiotowe lub podmiotowe krwawienia (patrz punkt 4.8).
Substancje pomocnicze o znanym działaniu
Maltytol (E965 ii)
Produkt leczniczy zawiera 30 mg maltytolu w każdej kapsułce.
Lek nie powinien być stosowany u pacjentów z rzadko występującą dziedziczną nietolerancją fruktozy.
Sorbitol (E420 ii)
Produkt leczniczy zawiera 83 mg sorbitolu w każdej kapsułce. Należy wziąć pod uwagę addytywne działanie podawanych jednocześnie produktów zawierających fruktozę (lub sorbitol) oraz pokarmu zawierającego fruktozę (lub sorbitol).
Sorbitol zawarty w produkcie leczniczym może wpływać na biodostępność innych, podawanych równocześnie drogą doustną, produktów leczniczych.
Pacjenci z dziedziczną nietolerancją fruktozy nie mogą przyjmować tego produktu leczniczego.
Lecytyna sojowa
Produkt leczniczy zawiera lecytynę sojową. Pacjenci ze stwierdzoną nadwrażliwością na soję lub orzeszki ziemne nie mogą stosować tego produktu leczniczego.
4.5 Interakcje z innymi produktami leczniczymi i inne rodzaje interakcji
Etyloeikozapentaenian badano w dawce czterech kapsułek 998 mg/dobę z następującymi produktami leczniczymi, które są typowymi substratami enzymów cytochromu P450: omeprazol, rozyglitazon, warfaryna i atorwastatyna. Nie zaobserwowano interakcji.
U pacjentów przyjmujących etyloeikozapentaenian w skojarzeniu z lekami przeciwzakrzepowymi, tzn. lekami przeciwpłytkowymi, w tym kwasem acetylosalicylowym i (lub) lekami przeciwkrzepliwymi, może występować większe ryzyko krwawienia, dlatego należy ich okresowo kontrolować.
4.6 Wpływ na płodność, ciążę i laktację
Ciąża
Istnieją tylko ograniczone dane dotyczące stosowania etyloeikozapentaenianu u kobiet w ciąży. Badania na zwierzętach nie wykazały bezpośredniego ani pośredniego szkodliwego wpływu na reprodukcję (patrz punkt 5.3). W celu zachowania ostrożności zaleca się unikanie stosowania produktu Vazkepa w okresie ciąży, chyba że korzyści ze stosowania przeważają potencjalne ryzyko dla płodu.
Karmienie piersią
Nie wiadomo, czy etyloeikozapentaenian przenika do mleka ludzkiego. Badania z piśmiennictwa wykazały, że aktywny metabolit kwas eikozapentaenowy (EPA) przenika do mleka ludzkiego na poziomie skorelowanym z dietą matki. Dostępne dane toksykologiczne u szczurów wykazały przenikanie etyloeikozapentaenianu do mleka (patrz punkt 5.3).
Nie można wykluczyć zagrożenia dla noworodków/dzieci.
Należy podjąć decyzję, czy przerwać karmienie piersią czy przerwać/wstrzymać podawanie produktu Vazkepa, biorąc pod uwagę korzyści z karmienia piersią dla dziecka i korzyści z leczenia dla matki.
Płodność
Brak danych dotyczących wpływu stosowania etyloeikozapentaenianu na płodność u ludzi. Badania na zwierzętach nie wykazały bezpośredniego lub pośredniego szkodliwego wpływu na reprodukcję (patrz punkt 5.3).
4.7 Wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn
Vazkepa nie ma wpływu lub wywiera nieistotny wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn.
4.8 Działania niepożądane
Podsumowanie profilu bezpieczeństwa
Najczęściej zgłaszane działania niepożądane powiązane z etyloeikozapentaenianem to krwawienie (11,8%), obrzęk obwodowy (7,8%), migotanie przedsionków (5,8%), zaparcia (5,4%), ból mięśniowo-szkieletowy (4,3%), dna (4,3%) i wysypka (3,0%).
Tabelaryczne zestawienie działań niepożądanych
Działania niepożądane są wymienione poniżej i pogrupowane według częstości występowania i klasyfikacji układów i narządów MedDRA na podstawie wszystkich dostępnych badań klinicznych interwencyjnych i nieinterwencyjnych oraz spontanicznych zgłoszeń. Kategorie częstości występowania określono w następujący sposób: bardzo często (≥1/10), często (≥1/100 do <1/10), niezbyt często (≥1/1 000 do <1/100), rzadko (≥1/10 000 do <1/1 000), bardzo rzadko (<1/10 000) i nieznana (częstość nie może być określona na podstawie dostępnych danych). W obrębie każdej grupy o określonej częstości występowania działania niepożądane są wymienione zgodnie ze zmniejszającym się nasileniem.
Tabela 1 Działania niepożądane
| Klasyfikacja układów i narządów MedDRA | Działanie niepożądane | Częstość |
| Zaburzenia układu immunologicznego | Nadwrażliwość | Niezbyt często |
| Obrzęk gardła | Nieznana | |
| Zaburzenia metabolizmu i odżywiania | Dna | Często |
| Zaburzenia układu nerwowego | Zaburzenia smaku1 | Niezbyt często |
| Zaburzenia serca | Migotanie przedsionków lub trzepotanie przedsionków2 | Często |
| Zaburzenia naczyniowe | Krwawienie2 | Bardzo często |
| Zaburzenia żołądka i jelit | Zaparcia2 | Często |
| Odbijanie się | Często | |
| Zaburzenia skóry i tkanki podskórnej | Wysypka | Często |
| Zaburzenia mięśniowo-szkieletowe i tkanki łącznej | Ból mięśniowo-szkieletowy | Często |
| Zaburzenia ogólne i stany w miejscu podania | Obrzęk obwodowy | Często |
1 Zaburzenia smaku opisują „dosłowne” pojęcie: rybny smak 2 Patrz „Opis wybranych działań niepożądanych”
Opis wybranych działań niepożądanych
Krwawienie
W przeprowadzanym z grupą kontrolną otrzymującą placebo badaniu oceniającym skutki sercowo-naczyniowe krwawienie wystąpiło u 11,8% uczestników otrzymujących etyloeikozapentaenian w porównaniu z 9,9% uczestników otrzymujących placebo. Poważne krwawienia były zgłaszane częściej u uczestników otrzymujących etyloeikozapentaenian niż u uczestników otrzymujących placebo w przypadku podawania w skojarzeniu z jednoczesnym leczeniem przeciwzakrzepowym (3,4% wobec 2,6%), ale występowały z taką samą częstością (0,2%) u uczestników nieprzyjmujących jednoczesnego leczenia przeciwkrzepliwego/przeciwpłytkowego (patrz punkt 4.4).
Krwawienia najczęściej obserwowane podczas przyjmowania etyloeikozapentaenianu to krwawienie żołądkowo-jelitowe (3,1%), stłuczenie (2,5%), krwiomocz (1,9%), i krwawienie z nosa (1,5%).
Migotanie/trzepotanie przedsionków
W przeprowadzanym z grupą kontrolną otrzymującą placebo badaniu oceniającym skutki sercowo-naczyniowe migotanie przedsionków lub trzepotanie przedsionków wystąpiło u 5,8% uczestników otrzymujących etyloeikozapentaenian w porównaniu z 4,5% uczestników otrzymujących placebo. Migotanie przedsionków lub trzepotanie przedsionków wymagające hospitalizacji przez 24 godziny lub więcej wystąpiło u 3% uczestników leczonych etyloeikozapentaenianem w porównaniu z 2% uczestników otrzymujących placebo. Migotanie przedsionków i trzepotanie przedsionków zgłaszano częściej u uczestników z migotaniem przedsionków lub trzepotaniem przedsionków w wywiadzie, otrzymujących etyloeikozapentaenian niż u uczestników otrzymujących placebo (12,5% wobec 6,3%) (patrz punkt 4.4).
Zaparcia
W przeprowadzanym z grupą kontrolną otrzymującą placebo badaniu oceniającym skutki sercowo-naczyniowe zaparcia wystąpiły u 5,4% uczestników otrzymujących etyloeikozapentaenian w porównaniu z 3,6% uczestników otrzymujących placebo. Ciężkie zaparcia były mniej częste w przypadku etyloeikozapentaenianu (0,1%) i placebo (0,2%). Względna częstość występowania zaparć w tym badaniu mogła być zakłócona z powodu resztkowego działania przeczyszczającego placebo, które zawierało subterapeutyczną dawkę lekkiego oleju mineralnego (4 ml).
Następujące działania niepożądane zidentyfikowano na podstawie stosowania etyloeikozapentaenianu po wprowadzeniu do obrotu na świecie. Ponieważ te działania są zgłaszane dobrowolnie z populacji
o nieokreślonej wielkości, ogólnie nie jest możliwe niezawodne oszacowanie ich częstości lub ustalenie związku przyczynowego z ekspozycją na lek: zwiększenie stężenia triglicerydów we krwi, ból stawów, biegunka, dyskomfort w jamie brzusznej i ból kończyn.
Zgłaszanie podejrzewanych działań niepożądanych
Po dopuszczeniu produktu leczniczego do obrotu istotne jest zgłaszanie podejrzewanych działań niepożądanych. Umożliwia to nieprzerwane monitorowanie stosunku korzyści do ryzyka stosowania produktu leczniczego. Osoby należące do fachowego personelu medycznego powinny zgłaszać wszelkie podejrzewane działania niepożądane za pośrednictwem krajowego systemu zgłaszania wymienionego w Załączniku V.
4.9 Przedawkowanie
Nie ma swoistego leczenia przedawkowania etyloeikozapentaenianu. W przypadku przedawkowania należy stosować u pacjenta leczenie objawowe i, w razie konieczności, wdrażać leczenie podtrzymujące.
5. WŁAŚCIWOŚCI FARMAKOLOGICZNE
5.1. Właściwości farmakodynamiczne
Grupa farmakoterapeutyczna: leki modyfikujące stężenie lipidów, inne leki modyfikujące stężenie lipidów, kod ATC: C10AX06
Mechanizm działania
Etyloeikozapentaenian jest stabilnym estrem etylowym kwasu tłuszczowego omega-3, tzn. kwasu eikozapentaenowego (ang. eicosapentaenoic acid, EPA). Mechanizmy działania etyloeikozapentaenianu przyczyniające się do redukcji występowania zdarzeń sercowo-naczyniowych nie są w pełni zrozumiane. Prawdopodobnie mechanizmy te są wieloczynnikowe, obejmują poprawę profilu lipoproteinowego z redukcją lipoprotein bogatych w triglicerydy, działanie przeciwzapalne i przeciwutleniające, redukcję kumulacji makrofagów, poprawę czynności śródbłonka, zwiększenie grubości/stabilności czapeczki włóknistej oraz działanie przeciwpłytkowe. Każdy z tych mechanizmów może korzystnie wpływać na rozwój, progresję i stabilizację blaszki miażdżycowej, jak również na konsekwencje pęknięcia blaszki, a badania przedkliniczne i kliniczne potwierdzają takie korzyści EPA. Ogólnoustrojowe i miejscowe działania przeciwzapalne EPA mogą wynikać z przemieszczenia prozapalnego kwasu arachidonowego (ang. arachidonic acid, AA), kierowania katabolizmu z dala od eikozanoidów (prostaglandyny i tromboksany serii 2 i leukotrieny serii 4) do mediatorów nie- i przeciwzapalnych. Jednak bezpośrednie znaczenie kliniczne poszczególnych wyników nie jest jasne.
Działanie farmakodynamiczne
Etyloeikozapentaenian poprawia profil lipoproteinowy poprzez tłumienie enzymów syntezujących cholesterol, kwasy tłuszczowe i triglicerydy (TG), zwiększając β-oksydację kwasów tłuszczowych i redukując mikrosomalne białko przenoszące triglicerydy (ang. microsomal triglyceride transfer protein, MTP), prowadząc do zmniejszenia syntezy i uwalniania TG wątrobowych i lipoprotein
o bardzo małej gęstości (ang. very low-density lipoprotein, VLDL). Etyloeikozapentaenian zwiększa również ekspresję lipazy lipoproteinowej, prowadząc do zwiększonego usuwania TG z krążących VLDL i cząstek chylomikronów. U pacjentów z podwyższonym stężeniem TG etyloeikozapentaenian obniża stężenie TG, VLDL, cholesterolu w lipoproteinach resztkowych oraz poziom markerów przeciwzapalnych, takich jak białko C-reaktywne. Wydaje się jednak, że obniżenie stężenia TG tylko nieznacznie przyczynia się do zmniejszenia ryzyka zdarzeń sercowo-naczyniowych przez etyloeikozapentaenian.
Skuteczność kliniczna i bezpieczeństwo stosowania
REDUCE-IT było wielonarodowym, prowadzonym metodą podwójnie ślepej próby, randomizowanym, przeprowadzanym z grupą kontrolną otrzymującą placebo badaniem o przebiegu zależnym od zdarzeń, z udziałem 8 179 (4 089 etyloeikozapentaenian, 4 090 placebo) leczonych statynami dorosłych pacjentów włączonych przy stężeniu cholesterolu frakcji lipoprotein o małej gęstości (LDL-C) >1,03 mmol/l (40 mg/dl) i ≤2,59 mmol/l (100 mg/dl) oraz umiarkowanie podwyższonym stężeniu triglicerydów (TG) (≥1,53 mmol/l i <5,64 mmol/l [≥135 mg/dl i <500 mg/dl], zmierzonych podczas skriningu pacjentów, tzn. wizyt kwalifikacyjnych przed włączeniem do badania, oraz z potwierdzoną chorobą sercowo-naczyniową (70,7%) lub cukrzycą i innymi czynnikami ryzyka choroby sercowo-naczyniowej (29,3%). Pacjentów z potwierdzoną chorobą sercowo-naczyniową zdefiniowano jako w wieku co najmniej 45 lat i z udokumentowaną historią choroby wieńcowej, choroby naczyń mózgowych lub tętnic szyjnych lub choroby tętnic obwodowych. Pacjentów w grupie innego ryzyka zdefiniowano jako w wieku co najmniej 50 lat z cukrzycą wymagającą leczenia farmakologicznego oraz z co najmniej jednym dodatkowym czynnikiem ryzyka, tzn. nadciśnienie tętnicze lub stosowanie przeciwnadciśnieniowego produktu leczniczego, wiek co najmniej 55 lat (mężczyźni) lub co najmniej 65 lat (kobiety), niskie stężenie cholesterolu frakcji lipoprotein o dużej gęstości, palenie papierosów, podwyższone stężenie wysokiej czułości białka C-reaktywnego; zaburzenia czynności nerek, mikro- lub makroalbuminuria, retinopatia lub zmniejszony wskaźnik kostkowo-ramienny. Pacjentów przydzielono losowo w proporcji 1:1 do otrzymywania etyloeikozapentaenianu lub placebo (w postaci 4 kapsułek na dobę). Mediana okresu obserwacji wynosiła 4,9 lat. Ogólnie 99,8% pacjentów obserwowano pod kątem stanu ogólnego do zakończenia badania lub zgonu.
Charakterystyka początkowa była zrównoważona między grupami, mediana wieku w punkcie początkowym wynosiła 64 lata (zakres: od 44 lat do 92 lat), przy czym 46% było w wieku co najmniej 65 lat, 28,8% stanowiły kobiety. Populacja badania składała się z 90,2% osób rasy białej, 5,5% azjatyckiej, 4,2% pochodzenia latynoskiego, a 1,9% było rasy czarnej. W zakresie wcześniejszych rozpoznań choroby sercowo-naczyniowej u 46,7% wystąpił wcześniej zawał mięśnia sercowego, u 9,2% występowała objawowa choroba tętnic obwodowych, a u 6,1% wystąpił uprzednio nierozpoznany udar mózgu lub przemijający napad niedokrwienny (ang. transient ischemic attack, TIA). Wybrane dodatkowe początkowe czynniki ryzyka obejmowały nadciśnienie tętnicze (86,6%), cukrzycę (0,7% typu 1; 57,8% typu 2), eGFR <60 ml/min na 1,73 m2 (22,2%), zastoinową niewydolność serca (17,7%) i aktualne codzienne palenie papierosów (15,2%). Większość pacjentów przyjmowała w punkcie początkowym leczenie statynami umiarkowanej intensywności (63%) lub dużej intensywności (31%). Większość pacjentów otrzymywała w punkcie początkowym co najmniej jeden inny sercowo-naczyniowy produkt leczniczy, w tym leki przeciwpłytkowe i (lub) przeciwzakrzepowe (85,5%), beta-adrenolityki (70,7%), leki przeciwnadciśnieniowe (95,2%), inhibitory konwertazy angiotensyny (ACE) (51,9%) lub antagoniści receptora angiotensyny (ARB; 26,9%); 77,5% przyjmowało inhibitor ACE lub ARB. Protokół wykluczał pacjentów przyjmujących inhibitory PCSK9. Podczas stabilnego podstawowego leczenia zmniejszającego stężenie lipidów mediana [Q1, Q3] LDL-C w punkcie początkowym wynosiła 1,9 [1,6, 2,3] mmol/l (75 [62, 89] mg/dl); średnia (SD) wynosiła 2 (0,5) mmol/l (76,2 [20,3] mg/dl). Podczas stabilnego podstawowego leczenia zmniejszającego stężenie lipidów mediana [Q1, Q3] TG na czczo wynosiła 2,4 [2, 3,1] mmol/l (216 [176, 272,5] mg/dl); średnia (SD) wynosiła 2,6 (0,9) mmol/l (233,2 [80,1] mg/dl).
Etyloeikozapentaenian znacznie zmniejszył ryzyko w zakresie pierwszorzędowego złożonego punktu końcowego (czas do pierwszego wystąpienia zgonu z przyczyn sercowo-naczyniowych, zawału mięśnia sercowego, udaru mózgu, rewaskularyzacji naczyń wieńcowych lub hospitalizacji z powodu niestabilnej dławicy piersiowej; p<0,0001) oraz kluczowego drugorzędowego złożonego punktu końcowego (czas do pierwszego wystąpienia zgonu z przyczyn sercowo-naczyniowych, zawału mięśnia sercowego lub udaru mózgu; p<0,0001). Wyniki pierwszorzędowego i drugorzędowych punktów końcowych przedstawiono w tabeli 2. Estymatory Kaplana-Meiera skumulowanej częstości występowania kluczowego drugorzędowego złożonego punktu końcowego w czasie przedstawiono na ryc. 1.
Tabela 2 Wpływ etyloeikozapentaenianu na czas do pierwszego wystąpienia zdarzeń sercowo-naczyniowych u pacjentów z podwyższonymi stężeniami triglicerydów i chorobą sercowo-naczyniową lub cukrzycą i innymi czynnikami ryzyka w badaniu REDUCE-IT
| Etyloeikozapentaenian | Placebo | Etyloeikozapentaenian wobec placebo | |
| N = 4 089 n (%) | N = 4 090 n (%) | Współczynnik ryzyka (95% CI) | |
| Pierwszorzędowy złożony punkt końcowy | |||
Zgon z przyczyn sercowo-naczyniowych, zawał mięśnia sercowego, udar mózgu, rewaskularyzacja naczyń wieńcowych, hospitalizacja z powodu niestabilnej dławicy | 705 (17,2) | 901 (22) | 0,75 (0,68, 0,83) |
| Etyloeikozapentaenian | Placebo | Etyloeikozapentaenian wobec placebo | |
| N = 4 089 n (%) | N = 4 090 n (%) | Współczynnik ryzyka (95% CI) | |
| piersiowej (5-punktowy MACE) | |||
| Kluczowy drugorzędowy złożony punkt końcowy | |||
Zgon z przyczyn sercowo-naczyniowych, zawał mięśnia sercowego, udar mózgu (3-punktowy MACE) | 459 (11,2) | 606 (14,8) | 0,74 (0,65, 0,83) |
| Inne drugorzędowe punkty końcowe | |||
Zgon z przyczyn sercowo-naczyniowych[1] | 174 (4,3) | 213 (5,2) | 0,80 (0,66, 0,98) |
| Zgon z dowolnej przyczyny[2] | 274 (6,7) | 310 (7,6) | 0,87 (0,74, 1,02) |
Zawał mięśnia sercowego zakończony lub niezakończony zgonem | 250 (6,1) | 355 (8,7) | 0,69 (0,58, 0,81) |
| Udar mózgu zakończony lub niezakończony zgonem | 98 (2,4) | 134 (3,3) | 0,72 (0,55, 0,93) |
Nagła lub pilna rewaskularyzacja naczyń wieńcowych | 216 (5,3) | 321 (7,8) | 0,65 (0,55, 0,78) |
| Rewaskularyzacja naczyń wieńcowych[3] | 376 (9,2) | 544 (13,3) | 0,66 (0,58, 0,76) |
| Hospitalizacja z powodu niestabilnej dławicy piersiowej[4] | 108 (2,6) | 157 (3,8) | 0,68 (0,53, 0,87) |
[1] Zgon z przyczyn sercowo-naczyniowych obejmuje potwierdzone zgony z przyczyn sercowo-naczyniowych i zgony o nieustalonej zależności przyczynowej. [2] Zgon z dowolnej przyczyny lub śmiertelność całkowita nie jest składnikiem pierwszorzędowego złożonego punktu końcowego ani kluczowego drugorzędowego złożonego punktu końcowego. [3] Wstępnie zdefiniowany złożony drugorzędowy punkt końcowy obejmował nagłą lub pilną rewaskularyzację (p<0,0001); rewaskularyzacje naczyń wieńcowych są złożonym punktem końcowym wszystkich rewaskularyzacji i są zdefiniowane jako trzeciorzędowy punkt końcowy. [4] Ustalona jako spowodowana niedokrwieniem serca w badaniach inwazyjnych/nieinwazyjnych i wymagające pilnej hospitalizacji. | |||
Ryc. 1 Szacowana według Kaplana-Meiera częstość występowania kluczowego drugorzędowego złożonego punktu końcowego w badaniu
REDUCE-IT
Kluczowy drugorzędowy złożony punkt końcowy składał się ze zgonu z przyczyn sercowo-naczyniowych, zawału mięśnia sercowego lub udaru mózgu (3-punktowy MACE). Skrót: CI ang. confidence interval - przedział ufności
Mediana wartości początkowych TG i LDL-C była podobna w grupie otrzymującej etyloeikozapentaenian i grupie otrzymującej placebo. Mediana zmiany stężenia TG od punktu początkowego do roku 1 wynosiła -0,4 mmol/l (-39 mg/dl, -18%) w grupie otrzymującej etyloeikozapentaenian i 0,1 mmol/l (5 mg/dl, 2%) w grupie otrzymującej placebo. Mediana zmiany stężenia LDL-C od punktu początkowego do roku 1 wynosiła 0,1 mmol/l (2 mg/dl, 3%) w grupie otrzymującej etyloeikozapentaenian i 0,2 mmol/l (7 mg/dl, 10%) w grupie otrzymującej placebo. Wcześniej zdefiniowane analizy wpływu etyloeikozapentaenianu na ryzyko występowania zdarzeń sercowo-naczyniowych w badaniu REDUCE-IT wykazały nieznaczną korelację lub brak korelacji między reakcją TG lub LDL-C i zdarzeniem sercowo-naczyniowym na podstawie stężenia TG lub LDL-C w punkcie początkowym lub uzyskanego podczas badania. Więcej informacji, patrz punkt 5.1 „Mechanizm działania”.
Dzieci i młodzież
Europejska Agencja Leków uchyliła obowiązek dołączania wyników badań etyloeikozapentaenianu we wszystkich podgrupach populacji dzieci i młodzieży w leczeniu hipertriglicerydemii i do zmniejszenia ryzyka występowania zdarzeń sercowo-naczyniowych (stosowanie u dzieci i młodzieży, patrz punkt 4.2).
5.2 Właściwości farmakokinetyczne
Wchłanianie
Po podaniu doustnym etyloeikozapentaenian jest deestryfikowany podczas procesu absorpcji, a aktywny metabolit EPA jest wchłaniany w jelicie cienkim i przedostaje się do krążenia układowego 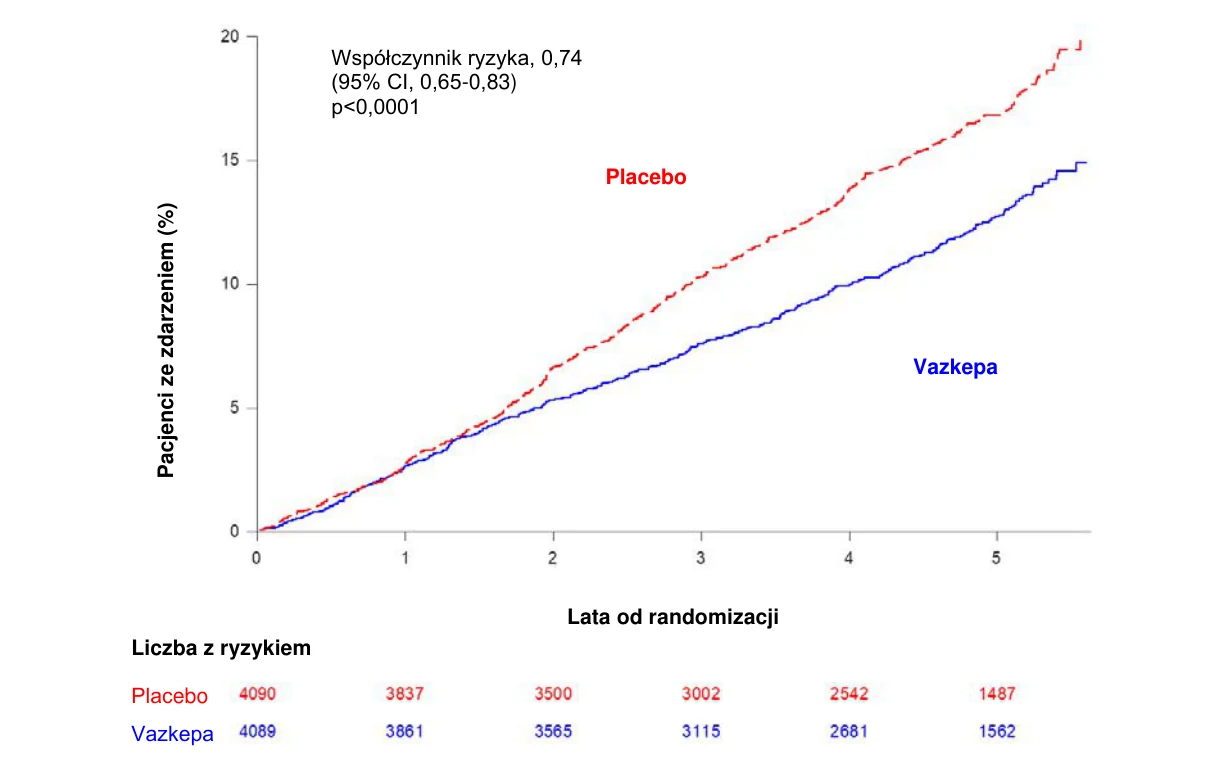
 głównie przez układ limfatyczny przewodu piersiowego. Maksymalne stężenie EPA w osoczu było uzyskane ok. 5 godzin po podaniu doustnym etyloeikozapentaenianu.
Etyloeikozapentaenian podawano z posiłkiem lub po posiłku we wszystkich badaniach klinicznych. Nie przeprowadzono badań wpływu posiłku (patrz punkt 4.2).
Dystrybucja
Średnia objętość dystrybucji EPA w stanie stacjonarnym wynosi ok. 88 litrów. Większość krążącego EPA w osoczu jest dołączane do estrów fosfolipidów, triglicerydów i cholesterylów, a <1% występuje jako niezestryfikowany kwas tłuszczowy. Więcej niż 99% niezestryfikowanego EPA wiąże się z białkami osocza.
Metabolizm i eliminacja
EPA jest głównie metabolizowany przez wątrobę w procesie beta-oksydacji, podobnie jak pokarmowe kwasy tłuszczowe. Beta-oksydacja rozszczepia długi łańcuch węglowy EPA na acetylokoenzym A, który podlega przemianie w energię w cyklu Krebsa. Metabolizm z udziałem cytochromu P450 jest drugorzędną drogą eliminacji EPA. Całkowity klirens osoczowy EPA w stanie stacjonarnym wynosi 684 ml/godz. Okres półtrwania EPA w fazie eliminacji w osoczu (t1/2) wynosi około 89 godzin. Etyloeikozapentaenian nie jest wydalany przez nerki.
Zależności farmakokinetyczno-farmakodynamiczne
Stężenie triglicerydów/zmniejszenie hipertriglicerydemii
W dwóch badaniach fazy III zaobserwowano liniową zależność między stężeniem EPA w osoczu lub czerwonych krwinkach a zmniejszeniem stężenia TG.
Redukcja ryzyka sercowo-naczyniowego
Analiza pierwszorzędowego (5-punktowego) i kluczowego drugorzędowego (3-punktowego) punktu końcowego MACE wskazuje, że zmiany stężenia lipoprotein podczas leczenia miały ograniczony wpływ na zmniejszenie ryzyka sercowo-naczyniowego, podczas gdy stężenie EPA w surowicy w stanie stacjonarnym podczas leczenia przyczyniło się do większości redukcji ryzyka względnego w badaniu REDUCE-IT. Początkowe stężenie EPA w surowicy wynosiło 26 μg/ml; w porównaniu z pacjentami ze stężeniem EPA w surowicy w stanie stacjonarnym podczas leczenia poniżej 100 μg/ml, pacjenci ze stężeniem EPA podczas leczenia ≥175 μg/ml mieli ryzyko zdarzenia sercowo-naczyniowego zmniejszone o więcej niż 50%.
Zaburzenia czynności nerek i wątroby
Nie badano farmakokinetyki etyloeikozapentaenianu u pacjentów z zaburzeniami czynności nerek lub wątroby. W oceniającym bezpieczeństwo sercowo-naczyniowe badaniu klinicznym etyloeikozapentaenianu z prawidłowo dobraną grupą kontrolną pacjenci nie wymagali rutynowego dostosowania dawki z powodu zaburzeń czynności nerek lub wątroby.
Inne szczególne grupy pacjentów
Osoby w podeszłym wieku
Nie badano farmakokinetyki etyloeikozapentaenianu u pacjentów w podeszłym wieku (≥65 lat). Pacjenci w podeszłym wieku nie wymagali rutynowego dostosowania dawki w badaniach klinicznych etyloeikozapentaenianu z prawidłowo dobraną grupą kontrolną.
Dzieci i młodzież
Nie badano farmakokinetyki etyloeikozapentaenianu u dzieci i młodzieży.
5.3 Przedkliniczne dane o bezpieczeństwie
Dane niekliniczne, wynikające z konwencjonalnych badań toksyczności po podaniu wielokrotnym, genotoksyczności, rakotwórczości oraz toksycznego wpływu na rozród i rozwój potomstwa, nie ujawniają szczególnego zagrożenia dla człowieka.
Przy najwyższych poziomach dawek w badaniach reprodukcji i rozwoju nie zaobserwowano żadnych działań niepożądanych u szczurów i królików przy ok. 6-8-krotności dawki równoważnej dla ludzi na podstawie porównania powierzchni ciała. W badaniu zarodków i płodów szczurów nie zaobserwowano żadnych działań niepożądanych przy ekspozycji 6,9-krotnie większej niż ekspozycja kliniczna (na podstawie AUC).
Badania na zwierzętach wykazują, że etyloeikozapentaenian przenika przez łożysko i jest wykrywany w osoczu płodu.
Badania na zwierzętach wykazują, że etyloeikozapentaenian przenika do mleka.
6. DANE FARMACEUTYCZNE
6.1 Wykaz substancji pomocniczych
Wypełnienie kapsułki
All-rac-alfa-tokoferol
Otoczka kapsułki
Żelatyna
Glicerol
Maltytol płynny (E965 ii)
Sorbitol płynny (niekrystalizujący) (E420 ii)
Woda oczyszczona
Lecytyna sojowa
Tusz do nadruku
Tytanu dwutlenek
Glikol propylenowy
Hypromeloza
6.2 Niezgodności farmaceutyczne
Nie dotyczy.
6.3 Okres ważności
5 lat
6.4 Specjalne środki ostrożności podczas przechowywania
Przechowywać w temperaturze poniżej 30 °C.
Butelka
Przechowywać butelkę szczelnie zamkniętą w celu ochrony przed wilgocią.
Blister
Przechowywać w oryginalnym opakowaniu w celu ochrony przed wilgocią.
6.5 Rodzaj i zawartość opakowania
Butelka
Butelki z polietylenu wysokiej gęstości (HDPE) z polipropylenowym zamknięciem z uszczelnieniem indukcyjnym, zabezpieczającym przed dostępem dzieci, zawierające 120 kapsułek miękkich. Opakowania zawierające jedną butelkę lub trzy butelki w pudełku.
Blister
Perforowane blistry z PCV/PCTFE/Aluminium, podzielone na dawki pojedyncze, zawierające 4 x 2 kapsułki miękkie.
Nie wszystkie wielkości opakowań muszą znajdować się w obrocie.
6.6 Specjalne środki ostrożności dotyczące usuwania i przygotowania produktu leczniczego do
stosowania
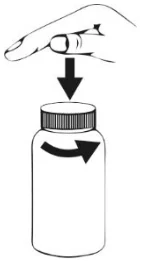
Jak otworzyć butelkę
Nacisnąć zakrętkę i przekręcić ją w kierunku przeciwnym do ruchu wskazówek zegara.
Usuwanie
Bez specjalnych wymagań dotyczących usuwania.
7. PODMIOT ODPOWIEDZIALNY POSIADAJĄCY POZWOLENIE NA DOPUSZCZENIE DO OBROTU
Recordati Industria Chimica e Farmaceutica S.p.A.
Via Matteo Civitali 1
20148 Mediolan
Włochy
8. NUMER POZWOLENIA (NUMERY POZWOLEŃ) NA DOPUSZCZENIE DO OBROTU
EU/1/20/1524/001
EU/1/20/1524/002
EU/1/20/1524/003
9. DATA WYDANIA PIERWSZEGO POZWOLENIA NA DOPUSZCZENIE DO OBROTU
I DATA PRZEDŁUŻENIA POZWOLENIA
Data wydania pierwszego pozwolenia na dopuszczenie do obrotu: 26 marzec 2021 r. Data ostatniego przedłużenia pozwolenia: 15 stycznia 2026 r.
10. DATA ZATWIERDZENIA LUB CZĘŚCIOWEJ ZMIANY TEKSTU
CHARAKTERYSTYKI PRODUKTU LECZNICZEGO
Szczegółowe informacje o tym produkcie leczniczym są dostępne na stronie internetowej Europejskiej Agencji Leków https://www.ema.europa.eu.
Więcej informacji o leku Vazkepa