


Charakterystyka produktu leczniczego - Truqap
1. NAZWA PRODUKTU LECZNICZEGO
TRUQAP 160 mg tabletki powlekane
TRUQAP 200 mg tabletki powlekane
2. SKŁAD JAKOŚCIOWY I ILOŚCIOWY
TRUQAP 160 mg tabletki powlekane
Każda tabletka powlekana zawiera 160 mg kapiwasertybu.
TRUQAP 200 mg tabletki powlekane
Każda tabletka powlekana zawiera 200 mg kapiwasertybu.
Pełny wykaz substancji pomocniczych, patrz punkt 6.1.
3. POSTAĆ FARMACEUTYCZNA
Tabletki powlekane (tabletka).
TRUQAP 160 mg tabletki powlekane
| Okrągłe, obustronnie wypukłe, beżowe tabletki powlekane z wytłoczonym napisem „CAV” powyżej | |
| oznaczenia „160” po jednej stronie tabletki i gładkie na odwrocie | |
. Przybliżona średnica tabletki: 10 mm.
TRUQAP 200 mg tabletki powlekane
| Obustronnie wypukłe, beżowe tabletki powlekane w kształcie kapsułki, z wytłoczonym napisem | |
| „CAV 200” na jednej stronie tabletki i gładkie na odwrocie. Przybliżone wymiary | |
4. SZCZEGÓŁOWE DANE KLINICZNE
4.1 Wskazania do stosowania
Produkt leczniczy TRUQAP jest wskazany do stosowania w skojarzeniu z fulwestrantem w leczeniu dorosłych pacjentów z miejscowo zaawansowanym lub przerzutowym rakiem piersi wykazującym ekspresję receptorów estrogenowych (ER-dodatnim), HER2-ujemnym z co najmniej jedną zmianą w genach PIK3CA/AKT1/PTEN, po nawrocie lub progresji, do których doszło w trakcie lub po terapii hormonalnej (patrz punkt 5.1).
U kobiet w wieku przed- lub okołomenopauzalnym produkt leczniczy TRUQAP z fulwestrantem należy stosować w skojarzeniu z agonistą hormonu uwalniającego hormon luteinizujący (LHRH).
| U mężczyzn należy rozważyć podawanie agonisty LHRH zgodnie z obecnie obowiązującymi | |
| standardami postępowania klinicznego | |
.
4.2 Dawkowanie i sposób podawania
Leczenie produktem TRUQAP powinno być rozpoczynane i nadzorowane przez lekarza mającego doświadczenie w stosowaniu przeciwnowotworowych produktów leczniczych.
Pacjenci z ER-dodatnim, HER2-ujemnym zaawansowanym rakiem piersi powinni zostać zakwalifikowani do leczenia produktem TRUQAP na podstawie obecności co najmniej jednej zmiany w genach PIK3CA/AKT1/PTEN, które należy oceniać odpowiednio do tego celu przeznaczonym testem z certyfikatem CE-IVD. Jeżeli test z certyfikatem CE-IVD nie jest dostępny, należy stosować inny zwalidowany test.
| Dawkowanie | ||||||||
| Zalecana dawka produktu leczniczego TRUQAP wynosi 400 mg (dwie tabletki po 200 mg) dwa razy | ||||||||
| na dobę przyjmowane w odstępach około 12 godzin (całkowita dawka dobowa to 800 mg) przez 4 dni, | ||||||||
| po których następują 3 dni bez leczenia. Patrz Tabela 1. | ||||||||
| Tabela 1 Schemat dawkowania produktu TRUQAP w każdym tygodniu | ||||||||
| Dzień | 1 | 2 | 3 | 4 | 5* | 6* | 7* | |
| Rano | 2 x 200 mg | 2 x 200 mg | 2 x 200 mg | 2 x 200 mg | ||||
| Wieczorem | 2 x 200 mg | 2 x 200 mg | 2 x 200 mg | 2 x 200 mg | ||||
* Bez przyjmowania leku w dniu 5, 6 i 7.
Produkt leczniczy TRUQAP należy podawać jednocześnie z fulwestrantem. Zalecana dawka fulwestrantu to 500 mg podawane w 1., 15. i 29. dniu, a następnie raz na miesiąc. Aby uzyskać więcej informacji należy zapoznać się z Charakterystyką Produktu Leczniczego (ChPL) fulwestrantu.
Pominięcie dawki
W razie pominięcia dawki produktu TRUQAP można ją przyjąć w ciągu 4 godzin od zwykłej pory przyjmowania produktu. Po upływie ponad 4 godzin dawkę tę należy pominąć. Następną dawkę produktu TRUQAP należy przyjąć o zwykłej porze. Należy zachować co najmniej 8 godzin przerwy pomiędzy dawkami.
Wymioty
Jeśli u pacjenta wystąpią wymioty, nie należy przyjmować dodatkowej dawki. Następną dawkę produktu TRUQAP należy przyjąć o zwykłej porze.
Czas trwania leczenia
Leczenie kapiwasertybem należy kontynuować do wystąpienia progresji choroby lub nieakceptowalnej toksyczności.
Dostosowanie dawki
Leczenie produktem TRUQAP można przerwać w ramach postępowania z działaniami niepożądanymi i można rozważyć zmniejszenie dawki. Zmniejszenie dawki produktu TRUQAP należy przeprowadzać zgodnie ze schematem podanym w Tabeli 2. Dawkę kapiwasertybu można zmniejszyć maksymalnie dwa razy. Wytyczne dotyczące modyfikacji dawki z powodu wystąpienia konkretnych działań niepożądanych przedstawiono w Tabelach 3-5.
Tabela 2 Wytyczne dotyczące zmniejszania dawki produktu TRUQAP z powodu działań niepożądanych
| TRUQAP | Dawka i schemat dawkowania | Liczba i moc tabletek |
| Dawka początkowa | 400 mg dwa razy na dobę przez 4 dni, a następnie 3 dni przerwy | Dwie tabletki po 200 mg dwa razy na dobę |
| Pierwsze zmniejszenie dawki | 320 mg dwa razy na dobę przez 4 dni, a następnie 3 dni przerwy | Dwie tabletki po 160 mg dwa razy na dobę |
| Drugie zmniejszenie dawki | 200 mg dwa razy na dobę przez 4 dni, a następnie 3 dni przerwy | Jedna tabletka 200 mg dwa razy na dobę |
Hiperglikemia
Tabela 3 Zalecana modyfikacja dawki produktu leczniczego TRUQAP w przypadku hiperglikemiia
Stopień nasilenia według CTCAEb i stężenie glukozy na czczo (FG)c przed przyjęciem dawki produktu TRUQAP | Zaleceniad |
Stopień 1. > GGN-160 mg/dl lub > GGN-8,9 mmol/l | Nie ma konieczności dostosowania dawki produktu TRUQAP. Rozważyć rozpoczęcie lub zintensyfikowanie doustnego leczenia przeciwcukrzycowegoe. |
Stopień 2. > 160-250 mg/dl lub > 8,9-13,9 mmol/l | Wstrzymać podawanie produktu leczniczego TRUQAP i rozpocząć lub zintensyfikować doustne leczenie przeciwcukrzycowe. Jeśli poprawa do wartości ≤ 160 mg/dl (lub ≤ 8,9 mmol/l) nastąpi w ciągu 28 dni, wznowić stosowanie produktu TRUQAP w tej samej dawce i utrzymać rozpoczęte lub zintensyfikowane leczenie przeciwcukrzycowe. Jeśli poprawa do wartości ≤ 160 mg/dl (lub ≤ 8,9 mmol/l) nastąpi po 28 dniach, wznowić leczenie produktem TRUQAP w dawce o jeden poziom mniejszej oraz utrzymać rozpoczęte lub zintensyfikowane leczenie przeciwcukrzycowe. |
Stopień 3. > 250-500 mg/dl lub > 13,9-27,8 mmol/l | Wstrzymać stosowanie produktu TRUQAP i skonsultować się z diabetologiem. Rozpocząć lub zintensyfikować doustne leczenie przeciwcukrzycowe. Rozważyć podanie dodatkowych leków przeciwcukrzycowych, takich jak insulinaf, w zależności od wskazań klinicznych. Rozważyć nawodnienie dożylne i wdrożyć odpowiednie postępowanie kliniczne zgodnie z lokalnie obowiązującymi wytycznymi. Jeśli FG zmniejszy się do wartości ≤ 160 mg/dl (lub ≤ 8,9 mmol/l) w ciągu 28 dni, wznowić stosowanie produktu TRUQAP w dawce o jeden poziom mniejszej i utrzymać rozpoczęte lub zintensyfikowane leczenie przeciwcukrzycowe. Jeśli FG nie zmniejszy się do wartości ≤ 160 mg/dl (lub ≤ 8,9 mmol/l) w ciągu 28 dni po odpowiednim leczeniu, trwale zakończyć stosowanie produktu TRUQAP. |
Stopień nasilenia według CTCAEb i stężenie glukozy na czczo (FG)c przed przyjęciem dawki produktu TRUQAP | Zaleceniad |
Stopień 4. > 500 mg/dl lub > 27,8 mmol/l | Wstrzymać stosowanie produktu TRUQAP i skonsultować się z diabetologiem. Rozpocząć lub zintensyfikować odpowiednie leczenie przeciwcukrzycowe. Rozważyć podawanie insulinyf, (dawkowanie i czas trwania leczenia w zależności od wskazań klinicznych), nawadnianie dożylne i wdrożyć odpowiednie postępowanie kliniczne zgodnie z lokalnie obowiązującymi wytycznymi. Jeśli FG zmniejszy się do wartości ≤ 500 mg/dl (lub ≤ 27,8 mmol/l) w ciągu 24 godzin, należy postępować zgodnie z wytycznymi podanymi w tej tabeli dla właściwego stopnia nasilenia. Jeśli stężenie FG > 500 mg/dl (lub > 27,8 mmol/l) potwierdzi się po 24 godzinach, trwale zakończyć stosowanie produktu TRUQAP. |
a Postępowanie w przypadku podejrzenia lub rozpoznania cukrzycowej kwasicy ketonowej (DKA), patrz punkt 4.4.
b Stopień nasilenia według NCI CTCAE wersja 4.03.
c Należy także uwzględnić zwiększenie wartości HbA1c.
d Dalsze zalecenia dotyczące monitorowania glikemii i innych parametrów metabolicznych, patrz punkt 4.4 Specjalne ostrzeżenia i środki ostrożności dotyczące stosowania.
e Należy rozważyć konsultację z diabetologiem podczas dobierania leczenia przeciwcukrzycowego. Należy uwzględnić możliwość wystąpienia hipoglikemii po podaniu leku przeciwcukrzycowego w dniach bez podawania dawki produktu TRUQAP. Pacjenci powinni także rozważyć konsultację z dietetykiem w celu wprowadzenia zmian w trybie życia, mogących zmniejszyć hiperglikemię (patrz punkt 4.4). Metformina jest obecnie preferowanym doustnym lekiem przeciwcukrzycowym rekomendowanym w przypadku wystąpienia hiperglikemii pojawiającej się u pacjentów uczestniczących w badaniach z kapiwasertybem. Dawkowanie i leczenie pacjentów otrzymujących metforminę w kombinacji z kapiwasertybem wymaga zachowania ostrożności. Z uwagi na możliwość interakcji metforminy z kapiwasertybem (wywołanej inhibicją transporterów nerkowych [np. OCT2] zaangażowanych w wydalanie metforminy) w trakcie równoległego przyjmowania kapiwasertybu i metforminy należy cotygodniowo monitorować kreatyninę po rozpoczęciu leczenia metforminą aż do trzech tygodni, a następnie pierwszego dnia każdego cyklu.
Metforminę należy podawać wyłącznie w te dni, w które podaje się również kapiwasertyb (okres półtrwania kapiwasertybu wynosi około 8 godzin) i należy ją odstawić, gdy odstawia się leczenie kapiwasertybem, z wyjątkiem innych wskazań klinicznych.
f Doświadczenie z pacjentami otrzymującymi insulinę podczas leczenia produktem TRUQAP jest ograniczone.
Biegunka
Należy rozważyć wtórną profilaktykę u pacjentów z nawracającą biegunką (patrz punkt 4.4).
Tabela 4 Zalecana modyfikacja dawki produktu TRUQAP w przypadku biegunki
| Stopień nasilenia według CTCAEa | Zalecenia |
| Stopień 1. | Nie ma konieczności dostosowania dawki produktu TRUQAP. Rozpocząć odpowiednie leczenie przeciwbiegunkowe, zmaksymalizować leczenie wspomagające i monitorować w zależności od wskazań klinicznych. |
| Stopień 2. | Rozpocząć lub zintensyfikować odpowiednie leczenie przeciwbiegunkowe, monitorować pacjenta i w zależności od wskazań klinicznych przerwać stosowanie produktu TRUQAP na maksymalnie 28 dni do ustąpienia biegunki do |
| Stopień nasilenia według CTCAEa | Zalecenia |
stopnia ≤ 1., a następnie wznowić podawanie produktu TRUQAP w tej samej dawce lub w dawce o jeden poziom mniejszej, w zależności od wskazań klinicznych. Jeśli biegunka stopnia 2. utrzymuje się lub nawraca, utrzymać odpowiednie leczenie przeciwbiegunkowe i wznowić stosowanie produktu TRUQAP w dawce o jeden poziom mniejszej, w zależności od wskazań klinicznych. | |
| Stopień 3. | Przerwać stosowanie produktu TRUQAP. Rozpocząć lub zintensyfikować odpowiednie leczenie przeciwbiegunkowe i monitorować w zależności od wskazań klinicznych. Jeśli nastąpi poprawa objawów do stopnia ≤ 1. w ciągu 28 dni, wznowić podawanie produktu TRUQAP w dawce o jeden poziom mniejszej. Jeśli nie nastąpi poprawa objawów do stopnia ≤ 1. w ciągu 28 dni, trwale zakończyć stosowanie produktu TRUQAP. |
| Stopień 4. | Trwale zakończyć stosowanie produktu TRUQAP. |
a Stopień nasilenia według NCI CTCAE wersja 5.0.
Wysypka i inne polekowe reakcje skórne
Należy rozważyć konsultację z dermatologiem w przypadku wystąpienia polekowych reakcji skórnych wszystkich stopni, niezależnie od ich nasilenia. U pacjentów z uporczywą wysypką i (lub) wcześniejszym występowaniem wysypki stopnia 3., należy rozważyć profilaktykę wtórną polegającą na kontynuowaniu podawania doustnych leków przeciwhistaminowych i (lub) steroidów miejscowych (patrz punkt 4.4).
Tabela 5 Zalecana modyfikacja dawki produktu TRUQAP w przypadku wysypki i innych polekowych reakcji skórnych
| Stopień nasilenia według CTCAEa | Zalecenia |
| Stopień 1. | Nie ma konieczności dostosowania dawki produktu TRUQAP. Rozpocząć stosowanie emolientów i rozważyć włączenie doustnych niesedatywnych leków przeciwhistaminowych, w zależności od wskazań klinicznych, aby opanować objawy. |
| Stopień 2. | Rozpocząć lub zintensyfikować miejscowe leczenie steroidami i rozważyć włączenie doustnych niesedatywnych leków przeciwhistaminowych. W przypadku braku poprawy w wyniku zastosowanego leczenia przerwać stosowanie produktu TRUQAP. Wznowić w tej samej dawce po tym, jak wysypka stanie się tolerowana klinicznie. |
| Stopień 3. | Przerwać stosowanie produktu TRUQAP. Rozpocząć odpowiednie leczenie dermatologiczne steroidami do stosowania miejscowego o średniej/dużej sile działania, doustnymi niesedatywnymi lekami przeciwhistaminowymi i (lub) steroidami o działaniu systemowym. |
| Stopień nasilenia według CTCAEa | Zalecenia |
Jeśli nastąpi poprawa objawów w ciągu 28 dni do stopnia ≤ 1., wznowić podawanie produktu TRUQAP w dawce o jeden poziom mniejszej. Jeśli nie nastąpi poprawa objawów do stopnia ≤ 1. w ciągu 28 dni, trwale zakończyć stosowanie produktu TRUQAP. U pacjentów z nawrotem niemożliwej do tolerowania wysypki stopnia ≥ 3. rozważyć trwałe zakończenie stosowania produktu TRUQAP. | |
| Stopień 4. | Trwale zakończyć stosowanie produktu TRUQAP. |
a Stopień nasilenia według CTCAE wersja 5.0.
| Inne działania toksyczne | ||||||||||||||||
| Tabela 6 Zalecana modyfikacja dawki i postępowanie w przypadku innych działań toksycznych | ||||||||||||||||
| (z wyłączeniem hiperglikemii, biegunki, wysypki i innych polekowych reakcji skórnych) | ||||||||||||||||
| Stopień nasilenia według | CTCAEa | Zalecenia | ||||||||||||||
| Stopień 1. | N | ie ma | konieczności dostosowania dawki | |||||||||||||
| produktu TRUQAP, rozpocząć odpowiednie | ||||||||||||||||
| leczenie i monitorować w zależności od | ||||||||||||||||
| wskazań klinicznych. | ||||||||||||||||
| Stopień 2. | Przerwać stosowanie produktu TRUQAP do | |||||||||||||||
| czasu poprawy objawów do stopnia ≤ 1. | ||||||||||||||||
| Stopień 3. | Przerwać stosowanie produktu TRUQAP do | |||||||||||||||
| czasu poprawy objawów do stopnia ≤ 1. Jeśl | ||||||||||||||||
i
| nastąpi poprawa objawów, wznowić p |
odawanie
| produktu TRUQAP w tej samej dawce lub w | |||||||||
| dawce o jeden poziom | |||||||||
mniejszej, w zależności
| od wskazań klinicznych. | ||||||||||||
| Stopień 4. | Trwale zakończyć stosowanie produktu | |||||||||||
| TRUQAP. | ||||||||||||
| a | ||||||||||||
Stopień nasilenia według CTCAE wersja 5.0.
Jednoczesne podawanie z silnymi i umiarkowanymi inhibitorami CYP3A4
Należy unikać jednoczesnego podawania produktu TRUQAP z silnymi inhibitorami CYP3A4. Jeśli jednoczesne podanie tych leków jest konieczne, dawkę produktu TRUQAP należy zmniejszyć do 320 mg dwa razy na dobę (co odpowiada całkowitej dawce dobowej 640 mg).
Dawkę produktu TRUQAP należy zmniejszyć do 320 mg dwa razy na dobę (co odpowiada całkowitej dawce dobowej 640 mg) podczas jednoczesnego podawania z umiarkowanymi inhibitorami CYP3A4.
Po odstawieniu silnego lub umiarkowanego inhibitora CYP3A4 należy wznowić dawkowanie produktu TRUQAP (po upływie 3 do 5 okresów półtrwania inhibitora), które było stosowane przed rozpoczęciem podawania silnego lub umiarkowanego inhibitora CYP3A4.
Więcej informacji, patrz punkt 4.5.
Szczególne populacje pacjentów
Osoby w podeszłym wieku
Nie ma konieczności dostosowania dawki u pacjentów w podeszłym wieku (patrz punkt 5.2). Dane dotyczące pacjentów w wieku ≥ 75 lat są ograniczone.
Zaburzenie czynności nerek
| Nie ma konieczności dostosowania dawki u pacjentów z łagodnymi lub umiarkowanymi zaburzeniami | ||
| czynności nerek. Produkt leczniczy TRUQAP nie jest zalecany u pacjentów z ciężkimi zaburzeniami | ||
| czynności nerek, ponieważ nie badano bezpieczeństwa stosowania i farmakokinetyki u tych pacjentów | ||
| (patrz punkt 5.2). | ||
Zaburzenie czynności wątroby
| Nie ma konieczności dostosowania dawki u pacjentów z łagodnymi zaburzeniami czynności wątroby. | |||||
| U pacjentów z umiarkowanymi zaburzeniami czynności wątroby dostępne dane są ograniczone; | |||||
| produkt leczniczy TRUQAP powinien być podawany pacjentom z umiarkowanymi zaburzeniami | |||||
| czynności wątroby tylko, jeśli korzyści przewyższają ryzyko i ci pacjenci powinni być ściśle | |||||
| monitorowani pod kątem objawów toksyczności. Produkt leczniczy TRUQAP nie jest zalecany u | |||||
| pacjentów z ciężkimi zaburzeniami czynności wątroby, ponieważ nie badano bezpieczeństwa | |||||
| stosowania i farmakokinetyki u tych pacjentów (patrz punkt 5.2). | |||||
Dzieci i młodzież
Nie określono bezpieczeństwa stosowania ani skuteczności produktu leczniczego TRUQAP u dzieci w wieku 0-18 lat. Dane nie są dostępne.
Sposób podawania
Produkt leczniczy TRUQAP jest przeznaczony do stosowania doustnego. Tabletki można przyjmować z pokarmem lub bez (patrz punkt 5.2). Należy je połykać w całości, popijając wodą i nie należy ich żuć, rozgryzać, rozpuszczać ani dzielić. Nie należy połykać tabletki, która została wcześniej połamana, rozgnieciona lub w innych sposób naruszona, ponieważ takie metody przyjmowania nie były badane w badaniach klinicznych.
4.3 Przeciwwskazania
Nadwrażliwość na substancję czynną lub na którąkolwiek substancję pomocniczą wymienioną w punkcie 6.1.
4.4 Specjalne ostrzeżenia i środki ostrożności dotyczące stosowania
Hiperglikemia
Bezpieczeństwo i skuteczność stosowania produktu TRUQAP u pacjentów ze współistniejącą cukrzycą typu 1 lub cukrzycą typu 2 wymagających przyjmowania insuliny i (lub) u pacjentów z HbA1c > 8,0% (63,9 mmol/mol) nie było badane, ponieważ pacjenci ci zostali wykluczeni z udziału w badaniu klinicznym III fazy. Do tego badania włączono 21 (5,9%) pacjentów w grupie otrzymującej TRUQAP w skojarzeniu z fulwestrantem z HbA1c ≥ 6,5%. Hiperglikemia była częściej zgłaszana u pacjentów z wyjściowym HbA1c ≥ 6,5% (38,1% pacjentów) niż u tych z wyjściowym HbA1c <6,5% (17,8%). Ciężka hiperglikemia, związana z cukrzycową kwasicą ketonową (DKA) zakończoną zgonem występowała u pacjentów leczonych produktem TRUQAP (patrz punkt 4.8). DKA może wystąpić w dowolnym czasie podczas leczenia produktem TRUQAP. W niektórych zgłaszanych przypadkach DKA wystąpiła po upływie mniej niż 10 dni. Pacjenci z cukrzycą w wywiadzie mogą wymagać intensyfikacji leczenia przeciwcukrzycowego i powinni być ściśle monitorowani. Konsultacja z diabetologiem lub z osobą z fachowego personelu medycznego doświadczoną w leczeniu hiperglikemii jest rekomendowana u pacjentów z cukrzycą.
Przed rozpoczęciem leczenia produktem TRUQAP należy poinformować pacjentów o możliwości wystąpienia hiperglikemii spowodowanej przyjmowaniem produktu TRUQAP (patrz punkt 4.8) oraz zalecić im natychmiastowe skontaktowanie się z osobą z fachowego personelu medycznego w przypadku wystąpienia objawów hiperglikemii (np. nadmiernego pragnienia, częstszego niż zwykle oddawania moczu lub oddawania większej niż zwykle ilości moczu bądź zwiększonego łaknienia z utratą masy ciała). U pacjentów z chorobami współistniejącymi lub stosujących jednocześnie inne leki (np. u pacjentów odwodnionych, niedożywionych, otrzymujących jednocześnie chemioterapię/steroidy, u pacjentów z posocznicą) ryzyko hiperglikemii postępującej do cukrzycowej kwasicy ketonowej może być większe. DKA należy rozważyć jako jedną z możliwości w diagnostyce różnicowej po wystąpieniu dodatkowych nieswoistych objawów, takich jak nudności, wymioty, ból brzucha, trudności z oddychaniem, oddech o owocowym zapachu, dezorientacja, nietypowe zmęczenie lub senność. U pacjentów z podejrzeniem DKA, leczenie produktem TRUQAP należy natychmiast przerwać. Jeśli występowanie DKA potwierdzi się, produkt leczniczy TRUQAP należy odstawić i nie wznawiać.
Przed rozpoczęciem leczenia produktem TRUQAP i w odstępach czasowych podanych w Tabeli 7 u pacjentów należy obowiązkowo oznaczyć stężenie glukozy we krwi na czczo (FG) i stężenie HbA1c. W zależności od nasilenia hiperglikemii podawanie produktu TRUQAP można przerwać, zmniejszyć dawkę lub trwale zakończyć (patrz punkt 4.2, Tabela 3).
Częstsze monitorowanie stężenia glukozy we krwi jest zalecane u pacjentów, u których hiperglikemia wystąpi podczas leczenia, u pacjentów z obecnością czynników ryzyka DKA przed rozpoczęciem leczenia (w tym między innymi u pacjentów z cukrzycą, stanem przedcukrzycowym, u pacjentów przyjmujących doustnie steroidy) oraz u pacjentów, u których czynniki ryzyka DKA wystąpią podczas leczenia (np. zakażenie, posocznica, zwiększenie stężenia HbA1c) (patrz Tabela 7). Oprócz stężenia glukozy na czczo zaleca się monitorowanie ketonów (najlepiej we krwi) i innych parametrów metabolicznych (zgodnie ze wskazaniami), jeśli u pacjenta wystąpi hiperglikemia.
Oprócz zalecanego postępowania w hiperglikemii opisanego w punkcie 4.2 w Tabeli 3, zaleca się zapewnienie poradnictwa w zakresie zmiany stylu życia u pacjentów z czynnikami ryzyka obecnymi przed rozpoczęciem leczenia oraz u pacjentów, u których wystąpi hiperglikemia podczas leczenia produktem TRUQAP.
Tabela 7 Harmonogram monitorowania stężeń glukozy na czczo i stężenia HbA1c u pacjentów leczonych produktem TRUQAP
Zalecany harmonogram monitorowania stężeń glukozy na czczo oraz stężenia HbA1c u wszystkich pacjentów leczonych produktem TRUQAP | Zalecany harmonogram monitorowania stężeń glukozy na czczo oraz stężenia HbA1c u pacjentów z cukrzycą i leczonych produktem TRUQAP1 | |
W czasie badań przesiewowych przed rozpoczęciem leczenia produktem TRUQAP | Oznaczyć stężenie glukozy w osoczu na czczo i stężenie HbA1c oraz zoptymalizować stężenie glukozy we krwi u pacjenta (patrz Tabela 3). | |
| Po rozpoczęciu leczenia produktem TRUQAP | Monitorować stężenie glukozy na czczo w tygodniu 1., 2., 4., 6. i 8. po rozpoczęciu leczenia, a następnie co miesiąc. Zaleca się oznaczenie stężenia glukozy na czczo przed podaniem dawki w 3. lub 4. dniu w tygodniach przyjmowania produktu. Stężenie HbA1c należy skontrolować co 3 miesiące. | |
Należy regularnie monitorować/pacjent powinien samodzielnie monitorować stężenie glukozy na czczo, częściej w okresie pierwszych 4 tygodni, a zwłaszcza w ciągu pierwszych 2 tygodni leczenia, zgodnie z zaleceniami fachowego personelu medycznego*. | Należy monitorować/pacjent powinien samodzielnie monitorować stężenie glukozy na czczo codziennie w pierwszych 2 tygodniach leczenia. Następnie, należy kontynuować monitorowanie stężenia glukozy na czczo tak często, jak to konieczne w ramach postępowania z hiperglikemią, zgodnie z zaleceniami fachowego personelu medycznego*. | |
| Zaleca się wykonanie dodatkowego oznaczenia HbA1c w tygodniu 4. u pacjentów z cukrzycą, stanem przedcukrzycowym lub hiperglikemią przed rozpoczęciem leczenia | ||
Jeśli wystąpi hiperglikemia po rozpoczęciu leczenia produktem TRUQAP | Należy monitorować stężenie glukozy na czczo zgodnie ze wskazaniami klinicznymi (co najmniej dwa razy w tygodniu, tj. w dni rozpoczęcia i zakończenia leczenia kapiwasertybem) do czasu obniżenia się stężenia glukozy na czczo do poziomów wyjściowych2. Należy rozważyć konsultację z fachowym personelem medycznym mającym doświadczenie w leczeniu hiperglikemii. W zależności od ciężkości hiperglikemii, dawkowanie produktu TRUQAP można przerwać, zredukować lub trwale zakończyć (patrz punkt 4.2, Tabela 3). | |
| W czasie stosowania leku przeciwcukrzycowego należy nadal kontrolować stężenie glukozy na czczo co najmniej raz w tygodniu przez 2 miesiące, a następnie raz na dwa tygodnie lub zgodnie ze wskazaniami klinicznymi2. | ||
* Monitorowanie stężenia glukozy należy zawsze wykonywać na polecenie lekarza w zależności od wskazań klinicznych. 1 Częstsze badanie stężenia glukozy na czczo jest wymagane u pacjentów z cukrzycą w wywiadzie, u pacjentów bez cukrzycy w wywiadzie i wykazujących FG >GGN 160 mg/dl (>GGN 8,9 mmol/l) podczas leczenia, u pacjentów stosujących jednocześnie kortykosteroidy lub u osób ze współistniejącymi zakażeniami lub w innych stanach, które mogą wymagać wzmożonej kontroli glikemii, aby zapobiec pogorszeniu się zaburzeń metabolizmu glukozy i potencjalnym powikłaniom, jakim jest cukrzycowa kwasica ketonowa.2 Zaleca się oznaczenie stężenia glukozy na czczo przed podaniem dawki w 3. lub
| ||
Biegunka
Biegunkę zgłaszano u większości pacjentów leczonych produktem TRUQAP (patrz punkt 4.8). Kliniczne następstwa biegunki mogą obejmować odwodnienie, hipokaliemię i ostre uszkodzenie nerek, które były zgłaszane, wraz z zaburzeniami rytmu serca (z hipokaliemią jako czynnikiem ryzyka), podczas leczenia produktem TRUQAP. W zależności od nasilenia biegunki podawanie produktu TRUQAP może zostać przerwane, zmniejszone lub całkowicie zakończone (patrz punkt 4.2, Tabela 4). Należy doradzić pacjentom, by rozpoczęli przyjmowanie leków przeciwbiegunkowych po wystąpieniu pierwszych objawów biegunki i aby zwiększyli doustną podaż płynów, jeśli objawy biegunki wystąpią podczas przyjmowania produktu TRUQAP. U pacjentów z biegunką konieczne jest utrzymanie prawidłowej wolemii i równowagi elektrolitowej, aby uniknąć powikłań związanych z hipowolemią i małym stężeniem elektrolitów.
Wysypka i inne polekowe reakcje skórne
U pacjentów otrzymujących TRUQAP zgłaszano polekowe reakcje skórne, w tym rumień wielopostaciowy i uogólnione złuszczające zapalenie skóry (patrz punkt 4.8). Należy monitorować pacjentów pod kątem przedmiotowych i podmiotowych objawów wysypki lub zapalenia skóry, a w zależności od nasilenia polekowych reakcji skórnych dawkowanie można przerwać, zmniejszyć lub trwale zakończyć (patrz punkt 4.2, Tabela 5). Zaleca się konsultację z dermatologiem na wczesnym etapie występowania tych reakcji, aby zwiększyć precyzję rozpoznania i ustalić odpowiednie postępowanie.
Pacjenci wykluczeni z badania
Skuteczność i bezpieczeństwo stosowania tego produktu leczniczego nie było badane u pacjentów z objawowym zajęciem narządów trzewnych.
Pacjenci z występowaniem w wywiadzie klinicznie istotnej choroby serca, w tym QTcF > 470 ms, wszelkich czynników zwiększających ryzyko wydłużenia QTc lub ryzyko wystąpienia arytmii bądź ryzyko zaburzeń czynności serca lub pacjenci ze współistniejącą cukrzycą typu 1 lub cukrzycą typu 2 wymagający przyjmowania insuliny oraz pacjenci z HbA1c > 8,0% (63,9 mmol/mol) byli wykluczeni z badania CAPItello-291. Należy wziąć to pod uwagę przepisując produkt TRUQAP tym pacjentom.
Inne produkty lecznicze
Jednoczesne podawanie silnych lub umiarkowanych inhibitorów CYP3A4 z produktem TRUQAP może prowadzić do zwiększenia ekspozycji na kapiwasertyb, a w konsekwencji do większego ryzyka wystąpienia działań toksycznych. Patrz punkt 4.2, aby zapoznać się z modyfikacjami dawki produktu TRUQAP podczas jednoczesnego podawania z inhibitorami CYP3A4.
I przeciwnie: jednoczesne podawanie silnych i umiarkowanych induktorów CYP3A4 może prowadzić do zmniejszenia ekspozycji na kapiwasertyb. Należy unikać jednoczesnego podawania silnych i umiarkowanych induktorów CYP3A4 z produktem leczniczym TRUQAP.
Zawartość sodu
Produkt leczniczy zawiera mniej niż 1 mmol (23 mg) sodu na dawkę, to znaczy lek uznaje się za „wolny od sodu”.
4.5 Interakcje z innymi produktami leczniczymi i inne rodzaje interakcji
| Kapiwasertyb jest metabolizowany głównie przez enzymy CYP3A4 i UGT2B7. W warunkach in vivo | |
| kapiwasertyb jest słabym inhibitorem CYP3A zależnym od czasu. | |
Produkty lecznicze, które mogą zwiększać stężenie kapiwasertybu w osoczu
Silne inhibitory CYP3A4
Jednoczesne podawanie produktu TRUQAP z silnymi inhibitorami CYP3A4 zwiększa stężenie kapiwasertybu, co może zwiększyć ryzyko wystąpienia działań toksycznych produktu TRUQAP. Należy unikać jednoczesnego podawania leku z silnymi inhibitorami CYP3A4 (np. boceprewirem, cerytynibem, klarytromycyną, kobicystatem, koniwaptanem, ensitrelwirem, idelalizybem, indynawirem, itrakonazolem, josamycyną, ketokonazolem, lonafarnibem, mibefradylem, mifepristonem, nefazodonem, nelfinawirem, pozakonazolem, rybocyklibem, rytonawirem, sakwinawirem, telaprewirem, telitromycyną, troleandomycyną, tukatynibem, worykonazolem, grejpfrutem i sokiem z grejpfruta). Jeśli jednoczesne podawanie jest konieczne, należy zmniejszyć dawkę produktu TRUQAP (patrz punkt 4.2). Jednoczesne podawanie wielokrotnych dawek 200 mg silnego inhibitora CYP3A4, itrakonazolu zwiększyło pole pod krzywą zależności stężenia kapiwasertybu od czasu (AUCinf) i stężenie maksymalne (Cmax) odpowiednio o 95% i 70% w porównaniu z podaniem samego kapiwasertybu.
Umiarkowane inhibitory CYP3A4
Jednoczesne podawanie produktu TRUQAP z umiarkowanymi inhibitorami CYP3A4 zwiększa stężenie kapiwasertybu, co może zwiększyć ryzyko wystąpienia działań toksycznych produktu TRUQAP. Należy zmniejszyć dawkę produktu TRUQAP podczas jednoczesnego podawania z umiarkowanym inhibitorem CYP3A4 (np. aprepitantem, ciprofloksacyną, cyklosporyną, diltiazemem, erytromycyną, flukonazolem, fluwoksaminą, tofizopamem, werapamilem) (patrz punkt 4.2).
Produkty lecznicze, które mogą zmniejszać stężenie kapiwasertybu w osoczu
Silne induktory CYP3A4
Należy unikać jednoczesnego podawania produktu leczniczego TRUQAP z silnymi induktorami CYP3A4 (np. karbamazepiną, fenytoiną, ryfampicyną, zielem dziurawca). Jednoczesne podawanie kapiwasertybu z silnym induktorem CYP3A4, enzalutamidem, zmniejszyło AUC kapiwasertybu o około 40% do 50%.
Umiarkowane induktory CYP3A4
Jednoczesne podawanie kapiwasertybu z umiarkowanym induktorem CYP3A4 ma potencjał zmniejszania stężenia kapiwasertybu. Może to obniżać skuteczność produktu leczniczego TRUQAP. Należy unikać jednoczesnego podawania leku z umiarkowanymi induktorami CYP3A4 (np. bozentanem, cenobamatem, dabrafenibem, elagoliksem, etrawiryną, lersywiryną, lesinuradem, lopinawirem, lorlatynibem, metamizolem, mitapiwatem, modafinilem, nafcyliną, peksydartynibem, fenobarbitalem, ryfabutyną, semagacestatem, sotorasibem, talwiraliną, telotristatu etylem, tiorydazyną).
Produkty lecznicze, których stężenie w osoczu może zmienić się pod wpływem kapiwasertybu
Substraty CYP3A
Stężenie produktów leczniczych eliminowanych głównie w drodze metabolizmu CYP3A może zwiększać się, gdy są one podawane jednocześnie z produktem TRUQAP, co może następnie prowadzić do nasilenia działań toksycznych, w zależności od okna terapeutycznego tych produktów. Kapiwasertyb zwiększał AUC midazolamu o 15% do 77% i dlatego jest słabym inhibitorem CYP3A (patrz punkt 5.2). Może zajść konieczność dostosowania dawki produktów leczniczych o wąskim oknie terapeutycznym, wydalanych głównie drogą metabolizmu CYP3A (np. karbamazepiny, cyklosporyny, fentanylu, pimozydu, simwastatyny, takrolimusu). Należy zapoznać się z ChPL innych produktów leczniczych, w których podano zalecenia dotyczące jednoczesnego podawania ze słabymi inhibitorami CYP3A4.
Substraty CYP2D6 o wąskim indeksie terapeutycznym
Oceny in vitro wykazały, że kapiwasertyb ma potencjał hamujący aktywności enzymów CYP2D6. Kapiwasertyb należy stosować ostrożnie w kombinacji z wrażliwymi substratami enzymów CYP2D6, które charakteryzują się wąskim indeksem terapeutycznym, ponieważ kapiwasertyb może zwiększać ekspozycję ogólnoustrojową na te substraty.
Substraty CYP2B6 o wąskim indeksie terapeutycznym
Oceny in vitro wykazały, że kapiwasertyb ma potencjał indukujący aktywności enzymów CYP2B6. Kapiwasertyb należy stosować ostrożnie w kombinacji z wrażliwymi substratami enzymów CYP2B6, które charakteryzują się wąskim indeksem terapeutycznym (np. bupropionem), ponieważ kapiwasertyb może zmniejszać ekspozycję ogólnoustrojową na te substraty.
Substraty UGT1A1 o wąskim indeksie terapeutycznym
Oceny in vitro wykazały, że kapiwasertyb ma potencjał hamujący aktywności enzymów UGT1A1. Kapiwasertyb należy stosować ostrożnie w kombinacji z wrażliwymi substratami enzymów UGT1A1, które charakteryzują się wąskim indeksem terapeutycznym (np. irynotekanem), ponieważ kapiwasertyb może zwiększać ekspozycję ogólnoustrojową na te substraty.
Interakcje z transporterami wątrobowymi (BCRP, OATP1B1, OATP1B3)
Ekspozycja na produkty lecznicze, które są wrażliwe na zahamowanie BCRP, OATP1B1 i (lub) OATP1B3, jeśli są metabolizowane przez CYP3A4, może zwiększyć się pod wpływem jednoczesnego podawania produktu TRUQAP. Może to prowadzić do nasilenia działań toksycznych. W zależności od okna terapeutycznego tych produktów leczniczych, może zajść konieczność dostosowania ich dawki, jeśli są one wrażliwe na zahamowanie BCRP, OATP1B1 i (lub) OATP1B3, jeśli są metabolizowane przez CYP3A4 (np. simwastatyna). Należy zapoznać się z ChPL innych produktów leczniczych, w których podano zalecenia dotyczące jednoczesnego podawania z inhibitorami CYP3A4, BCRP, OATP1B1 i OATP1B3.
Interakcje z transporterami nerkowymi (MATE1, MATE2K, OCT2)
Ekspozycja na produkty lecznicze, które są wrażliwe na zahamowanie MATE1, MATE2K i (lub) OCT2 może zwiększyć się pod wpływem jednoczesnego podawania produktu TRUQAP. Może to prowadzić do nasilenia działań toksycznych. W zależności od okna terapeutycznego tych produktów leczniczych, może zajść konieczność dostosowania ich dawki, jeśli są one wrażliwe na zahamowanie MATE1, MATE2K i OCT2 (np. dofetylid, prokainamid). Należy zapoznać się z ChPL innych produktów leczniczych, w których podano zalecenia dotyczące jednoczesnego podawania z inhibitorami MATE1, MATE2K i (lub) OCT2. Podczas leczenia produktem TRUQAP może wystąpić przejściowe zwiększenie stężenia kreatyniny w surowicy z powodu zahamowania OCT2, MATE1 i MATE2K przez kapiwasertyb.
4.6 Wpływ na płodność, ciążę i laktację
Kobiety w wieku rozrodczym/Antykoncepcja u mężczyzn i kobiet
Należy doradzić kobietom w wieku rozrodczym, by unikały zajścia w ciążę podczas przyjmowania produktu TRUQAP. U kobiet w wieku rozrodczym należy wykonać test ciążowy przed rozpoczęciem leczenia i zweryfikować jego wynik jako ujemny. Należy rozważyć powtarzanie testu ciążowego przez cały czas trwania leczenia.
Należy doradzić pacjentom stosowanie skutecznej antykoncepcji podczas przyjmowania produktu TRUQAP i przez pewien czas po zakończeniu leczenia produktem TRUQAP: co najmniej 4 tygodnie u kobiet i 16 tygodni u mężczyzn.
Ciąża
Brak danych dotyczących stosowania produktu TRUQAP u kobiet w okresie ciąży. Badania na zwierzętach wykazały toksyczny wpływ na reprodukcję (patrz punkt 5.3). Dlatego produkt leczniczy TRUQAP nie jest zalecany do stosowania w okresie ciąży oraz u kobiet w wieku rozrodczym niestosujących skutecznej metody antykoncepcji.
Karmienie piersią
Nie wiadomo, czy kapiwasertyb lub jego metabolity przenikają do mleka ludzkiego. Ekspozycję na kapiwasertyb potwierdzono u karmionych piersią młodych szczura, co może wskazywać na wydzielanie kapiwasertybu do mleka. Nie można wykluczyć ryzyka dla dziecka karmionego piersią (patrz punkt 5.3). Podczas leczenia produktem TRUQAP należy przerwać karmienie piersią.
Płodność
Brak danych klinicznych dotyczących płodności. W badaniach na zwierzętach nie obserwowano działań niepożądanych na żeńskie narządy rozrodcze, ale wpływ na płodność samic szczura nie był badany. Kapiwasertyb wywierał działanie toksyczne na jądra i może zaburzać płodność mężczyzn w wieku rozrodczym (patrz punkt 5.3).
Należy zapoznać się z punktem 4.6 w drukach informacyjnych fulwestrantu.
4.7 Wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn
TRUQAP może wywierać niewielki wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn, ponieważ podczas leczenia kapiwasertybem zgłaszano uczucie zmęczenia, zawroty głowy oraz omdlenia (patrz punkt 4.8).
4.8 Działania niepożądane
Podsumowanie profilu bezpieczeństwa
Podsumowanie profilu bezpieczeństwa produktu TRUQAP opiera się na danych pochodzących od 355 pacjentów, którzy otrzymali TRUQAP w skojarzeniu z fulwestrantem w badaniu III fazy (CAPItello-291). Mediana czasu trwania ekspozycji na kapiwasertyb w badaniu CAPItello-291 wyniosła 5,4 miesiąca, przy czym u 28,2% pacjentów ekspozycja trwała ≥ 12 miesięcy.
Najczęstszymi działaniami niepożądanymi były: biegunka
| (72,4%), wysypka (40,6%), nudności | |||
| (34,6%), uczucie zmęczenia (32,1%), wymioty (21,4%), hiperglikemia (19,2%), zapalenie błony | |||
| śluzowej jamy ustnej (18,6%), ból głowy (17,2%), zmniejszone łaknienie (16,9%) i zakażenie układu | |||
| moczowego (16,6%). | |||
Najczęstszymi działaniami niepożądanymi stopnia 3. lub 4. były: wysypka (12,4%), biegunka (10,4%), niedokrwistość (3,4%), hipokaliemia (2,8%), hiperglikemia (2,5%) i zapalenie błony śluzowej jamy ustnej (2,3%).
Ciężkie działania niepożądane obserwowano u 9% pacjentów leczonych produktem TRUQAP w skojarzeniu z fulwestrantem. Do najczęstszych ciężkich działań niepożądanych zgłaszanych u pacjentów przyjmujących TRUQAP w skojarzeniu z fulwestrantem należały: wysypka (2,3%), biegunka (2,5%) i wymioty (1,1%).
Zmniejszenie dawki z powodu działań niepożądanych zgłoszono u 18,9% pacjentów. Najczęstszymi działaniami niepożądanymi prowadzącymi do zmniejszenia dawki produktu TRUQAP były biegunka (8,7%) i wysypka (4,5%).
Zakończenie leczenia z powodu działań niepożądanych miało miejsce u 10,4% pacjentów.
| Najczęstszymi działaniami niepożądanymi prowadzącymi do zakończenia leczenia były wysypka | |
| (4,5%), biegunka (2,3%) i wymioty (2%). | |
Tabelaryczny wykaz działań niepożądanych
| W Tabeli 8 wymieniono działania niepożądane w oparciu o zbiorcze dane pochodzące od pacjentów | |
| leczonych produktem TRUQAP w skojarzeniu z fulwestrantem w badaniach klinicznych po podaniu | |
| zalecanej dawki. | |
Działania niepożądane zostały przedstawione według klasyfikacji układów i narządów MedDRA (ang. System Organ Class, SOC). W obrębie każdej grupy układów i narządów preferowane terminy uporządkowano zgodnie z malejącą częstością, a następnie według zmniejszającej się ciężkości. Częstości występowania działań niepożądanych są zdefiniowane jako: bardzo często (≥1/10); często (≥1/100 do <1/10); niezbyt często (≥1/1 000 do <1/100); rzadko (≥1/10 000 do <1/1 000); bardzo rzadko (<1/10 000) i częstość nieznana (częstość nie może być określona na podstawie dostępnych danych).
Tabela 8 Działania niepożądane obserwowane u pacjentów leczonych produktem TRUQAP
| Klasyfikacja układów i narządów MedDRA | Termin MedDRA | Dowolny stopień nasilenia (%) |
Zakażenia i zarażenia pasożytnicze | Zakażenie układu moczowego1 | Bardzo często |
Zaburzenia krwi i układu chłonnego | Niedokrwistość | Bardzo często |
| Zaburzenia układu immunologicznego | Nadwrażliwość2 | Często |
Zaburzenia metabolizmu i odżywiania | Hiperglikemia3 | Bardzo często |
| Zmniejszone łaknienie | Bardzo często | |
| Hipokaliemia4 | Często | |
Cukrzycowa kwasica ketonowa5 | Niezbyt często |
| Klasyfikacja układów i narządów MedDRA | Termin MedDRA | Dowolny stopień nasilenia (%) |
Zaburzenia układu nerwowego | Ból głowy | Bardzo często |
| Zaburzenia smaku | Często | |
| Zawroty głowy | Często | |
| Omdlenia | Często | |
| Zaburzenia żołądka i jelit | Biegunka2 | Bardzo często |
| Nudności | Bardzo często | |
| Wymioty | Bardzo często | |
Zapalenie błony śluzowej jamy ustnej6 | Bardzo często | |
| Niestrawność | Często | |
Suchość błony śluzowej jamy ustnej | Często | |
| Ból brzucha | Często | |
Zaburzenia skóry i tkanki podskórnej | Wysypka7 | Bardzo często |
| Świąd | Bardzo często | |
| Suchość skóry | Często | |
| Rumień wielopostaciowy | Często | |
| Wykwity polekowe | Niezbyt często | |
| Zapalenie skóry | Niezbyt często | |
Uogólnione złuszczające zapalenie skóry | Niezbyt często | |
| Toksyczne wykwity skórne | Niezbyt często | |
Zaburzenia nerek i dróg moczowych | Ostre uszkodzenie nerek | Często |
Zaburzenia ogólne i stany w miejscu podania | Zmęczenie8 | Bardzo często |
| Zapalenie błony śluzowej | Często | |
| Gorączka9 | Często | |
| Badania diagnostyczne | Zwiększenie stężenia kreatyniny we krwi | Często |
| Zmniejszenie masy ciała | Często | |
| Zwiększenie stężenia hemoglobiny glikowanej | Często |
1 Zakażenie układu moczowego obejmuje zakażenie układu moczowego i zapalenie pęcherza moczowego.
| 2 Obejmuje inne pokrewne terminy. | |
| 3 Hiperglikemia obejmuje zwiększenie stężenia glukozy we krwi, cukrzycę, hiperglikemię, cukrzycę typu 2. | |
4 Hipokaliemia obejmuje zmniejszenie stężenia potasu we krwi i hipokaliemię.
5 Cukrzycowa kwasica ketonowa obejmuje cukrzycową kwasicę ketonową i kwasicę ketonową. 6 Zapalenie błony śluzowej jamy ustnej obejmuje owrzodzenie aftowe, owrzodzenie jamy ustnej i zapalenie błony śluzowej jamy ustnej.
7 Wysypka obejmuje rumień, wysypkę, wysypkę rumieniową, wysypkę plamistą, wysypkę plamisto-grudkową, wysypkę grudkową i wysypkę ze świądem.
8 Zmęczenie obejmuje astenię i uczucie zmęczenia.
9 Gorączka obejmuje podwyższoną temperaturę ciała i gorączkę.
Opis wybranych działań niepożądanych
Hiperglikemia
Hiperglikemia dowolnego stopnia wystąpiła u 68 (19,2%) pacjentów, a hiperglikemia stopnia 3. lub 4. wystąpiła u 9 (2,5%) pacjentów otrzymujących produkt leczniczy TRUQAP. Mediana czasu do pierwszego wystąpienia hiperglikemii wyniosła 16 dni (zakres: 1 do 1221). W badaniu zmniejszenie dawki było konieczne u 4 (1,1%) pacjentów, a 2 (0,6%) pacjentów zakończyło leczenie z powodu hiperglikemii. Wśród wspomnianych 68 pacjentów z hiperglikemią 35 (51,5%) pacjentów było leczonych lekiem antyhiperglikemicznym (w tym 17,6% - insuliną). Patrz punkt 4.4.
Biegunka
Biegunka wystąpiła u 257 (72,4%) pacjentów otrzymujących produkt leczniczy TRUQAP. Biegunka stopnia 3. lub 4. wystąpiła u 37 (10,4%) pacjentów. Mediana czasu do pierwszego wystąpienia biegunki wyniosła 8 dni (zakres: 1 do 519). Zmniejszenie dawki było konieczne u 31 (8,7%) pacjentów, a 8 (2,3%) pacjentów zakończyło stosowanie produktu TRUQAP z powodu biegunki. Wśród wspomnianych 257 pacjentów z biegunką podanie leków przeciwbiegunkowych było konieczne u 59,5% (153/257) pacjentów w celu opanowania objawów biegunki.
Wysypka
Wysypkę (w tym rumień, wysypkę, wysypkę rumieniową, wysypkę plamistą, wysypkę plamisto-grudkową, wysypkę grudkową i wysypkę ze świądem) zgłoszono u 144 (40,6%) pacjentów. Mediana czasu do pierwszego wystąpienia wysypki wyniosła 12 dni (zakres: 1-1529). Zdarzenia stopnia 3. lub
- 4. wystąpiły u 44 (12,4%) pacjentów otrzymujących kapiwasertyb. Rumień wielopostaciowy wystąpił u 6 (1,7%) pacjentów, a największym stopniem nasilenia był stopień 3. u 3 (0,8%) pacjentów. Uogólnione złuszczające zapalenie skóry wystąpiło u 2 (0,6%) pacjentów; zdarzenia te miały 3. stopień nasilenia. Zmniejszenie dawki było konieczne u 16 (4,5%) pacjentów, a 16 (4,5%) pacjentów zakończyło leczenie produktem TRUQAP z powodu wysypki.
Zgłaszanie podejrzewanych działań niepożądanych
Po dopuszczeniu produktu leczniczego do obrotu istotne jest zgłaszanie podejrzewanych działań niepożądanych. Umożliwia to nieprzerwane monitorowanie stosunku korzyści do ryzyka stosowania produktu leczniczego. Osoby należące do fachowego personelu medycznego powinny zgłaszać wszelkie podejrzewane działania niepożądane za pośrednictwem krajowego systemu zgłaszania wymienionego w załączniku V.
4.9 Przedawkowanie
| Obecnie nie ma swoistego leczenia w przypadku przedawkowania produktu leczniczego TRUQAP. | |||||
| Przyjęcie kapiwasertybu w dawce większej niż wskazana może zwiększyć ryzyko wystąpienia działań | |||||
| niepożądanych kapiwasertybu | , w tym biegunki. | Lekarze powinni stosować ogólne środki | |||
| wspomagające, a pacjenci powinni być leczeni objawowo. | |||||
5. WŁAŚCIWOŚCI FARMAKOLOGICZNE
5.1 Właściwości farmakodynamiczne
Grupa farmakoterapeutyczna: Leki przeciwnowotworowe, inne leki przeciwnowotworowe, kod ATC: L01EX27.
Mechanizm działania
Kapiwasertyb jest silnym, selektywnym inhibitorem aktywności kinazowej wszystkich 3 izoform kinazy serynowo-treoninowej AKT (AKT1, AKT2 i AKT3). AKT jest głównym przekaźnikiem sygnału w kaskadzie 3-kinazy fosfatydyloinozytolu (PI3K) regulującej liczne procesy komórkowe, w tym: przeżycie komórek, ich proliferację, cykl komórkowy, metabolizm, transkrypcję genów i migrację komórek. Aktywacja AKT w nowotworach jest skutkiem: aktywacji wyższych etapów przez inne szlaki sygnałowe, mutacji w genie AKT1, utraty funkcji homologu fosfatazy i tensyny (ang. Phosphatase and Tensin Homolog, PTEN) oraz mutacji w podjednostce katalitycznej PI3K (PIK3CA).
Kapiwasertyb zmniejsza wzrost linii komórkowych wywodzących się z guzów litych i zaburzeń hematologicznych, w tym linii komórkowych raka piersi z mutacjami PIK3CA lub AKT1 bądź bez tych mutacji lub ze zmianami w genie PTEN.
Leczenie kapiwasertybem i fulwestrantem wykazywało odpowiedź przeciwnowotworową w szeregu modeli PDX ludzkiego raka piersi ER+ reprezentujących różne podtypy raka piersi. Obejmowały one modele z wykrywalnymi mutacjami lub zmianami w genach PIK3CA, PTEN lub AKT1 bądź bez tych mutacji i zmian.
Elektrofizjologia serca
Na podstawie analizy zależności odpowiedzi na leczenie od ekspozycji, przeprowadzonej na danych pochodzących od 180 pacjentów z zaawansowanymi litymi nowotworami złośliwymi, którzy otrzymywali kapiwasertyb w dawkach od 80 do 800 mg, przewidywane wydłużenie QTcF wyniosło 3,87 ms przy średnim Cmax w stanie stacjonarnym po podaniu dawki 400 mg dwa razy na dobę.
| Skuteczność kliniczna | |
| CAPItello-291 to randomizowane badanie prowadzone metodą podwójnie ślepej próby z grupą | |
kontrolną przyjmującą placebo, do którego włączono 708 pacjentów w celu analizy skuteczności i
| bezpieczeństwa stosowania produktu leczniczego TRUQAP w skojarzeniu z fulwestrantem u | |||||
| dorosłych kobiet w wieku przed- i pomenopauzalnym oraz u dorosłych mężczyzn z miejscowo | |||||
| zaawansowanym (nieoperacyjnym) lub przerzutowym ER-dodatnim i HER2-ujemnym (definiowanym | |||||
| jako IHC 0 lub 1+, lub IHC 2+/ISH-) rakiem piersi, z których u 289 występował nowotwór z co | |||||
| najmniej jedną kwalifikującą się zmianą w genach | PIK3CA/AKT1/PTEN, | po wystąpieniu nawrotu lub | |||
| progresji choroby w trakcie lub po leczeniu opartym na inhibitorze aromatazy (AI). | |||||
| Z badania wykluczono pacjentów, którzy stosowali wcześniej więcej niż 2 linie terapii hormonalnej z | ||||
| powodu choroby miejscowo zaawansowanej (nieoperacyjnej) lub przerzutowej, więcej niż 1 linię | ||||
| chemioterapii z powodu choroby miejscowo zaawansowanej (nieoperacyjnej) lub przerzutowej, | ||||
| wcześniejsze leczenie inhibitorami AKT, PI3K, mTOR, fulwestrantem i (lub) innymi SERDs, z | ||||
| istotnymi klinicznie zaburzeniami metabolizmu glukozy (zdefiniowanymi jako pacjenci z cukrzycą | ||||
| typu 1 lub cukrzycą typu 2 wymagający przyjmowania insuliny i (lub) HbA1c | ||||
> 8,0% (63,9 mmol/mol)), z istotną klinicznie chorobą serca w wywiadzie i objawową chorobą trzewną lub pacjentów z obciążeniem chorobą dyskwalifikującym ich od leczenia hormonalnego.
| Pacjenci zostali zrandomizowani w stosunku 1:1 do grupy otrzymującej produkt TRUQAP w dawc |
e
| 400 mg (N=355) lub placebo (N=353) podawane dwa razy na dobę przez 4 dni, po których | |
| następowały 3 dni przerwy w każdym tygodniu wchodzącym w skład 28-dniowego cyklu leczenia. | |
| Fulwestrant w dawce 500 mg podawano w 1. i 15. dniu cyklu 1., a następnie w 1. dniu 28-dniowego | |
| cyklu. Kobiety w wieku przed- i okołomenopauzalnym były leczone agonistą LHRH. Randomizacj | |
a
| była stratyfikowana wedle obecności przerzutów do wątroby, wcześniejszego leczenia inhibitorami | ||
| CDK4/6 i regionu geograficznego. Leczenie podawano do czasu progresji choroby, zgonu, wycofania | ||
| zgody lub niedopuszczalnej toksyczności. Przed randomizacją od pacjentów pobierano próbkę guza w | ||
celu retrospektywnego stwierdzenia obecności lub braku zmian w genach PIK3CA/AKT1/PTEN w badaniu wykonywanym w ośrodku centralnym.
| Dane demograficzne i wyjściowe cechy charakterystyczne były równomiernie rozłożone w obu | |
| grupach. W puli 708 pacjentów mediana wieku wyniosła 58 lat (zakres: 26 do 90 i 30,7% pacjentów | |
| było w wieku powyżej 65 lat); kobiety (99%); osoby rasy białej (57,5%), osoby rasy żółtej (26,7%) | |
,
| osoby rasy czarnej (1,1%); stan sprawności według Eastern Cooperative Oncology Group (ECOG) | |
| (65,7%), 1 (34,2%), 21,8% pacjentek było w wieku przed- lub okołomenopauzalnym. Wszyscy | |
| pacjenci otrzymywali wcześniej terapię hormonalną (100% pacjentów otrzymywało terapię opartą na | |||||
| AI i 44,1% pacjentów otrzymywało tamoksyfen). Wcześniejsze leczenie inhibitorem CDK4/6 | |||||
| zgłoszono u 70,1% pacjentów. Chemioterapię z powodu choroby miejscowo zaawansowanej | |||||
| (nieoperacyjnej) lub przerzutowej zgłoszono u 18,2% pacjentów. Dane demograficzne pacjentów | |||||
| zaliczonych do podgrupy ze zmianami w genach PIK3CA/AKT1/PTEN były ogólnie odpowiadające | |||||
| całej populacji badania. | |||||
Podwójny pierwszorzędowy punkt końcowy obejmował czas przeżycia wolnego od progresji choroby (PFS) w ocenie badacza w populacji ogólnej oraz PFS w podgrupie pacjentów ze zmianami w genach PIK3CA/AKT1/PTEN oceniane na podstawie kryteriów oceny odpowiedzi w guzach litych (RECIST) w wersji 1.1.
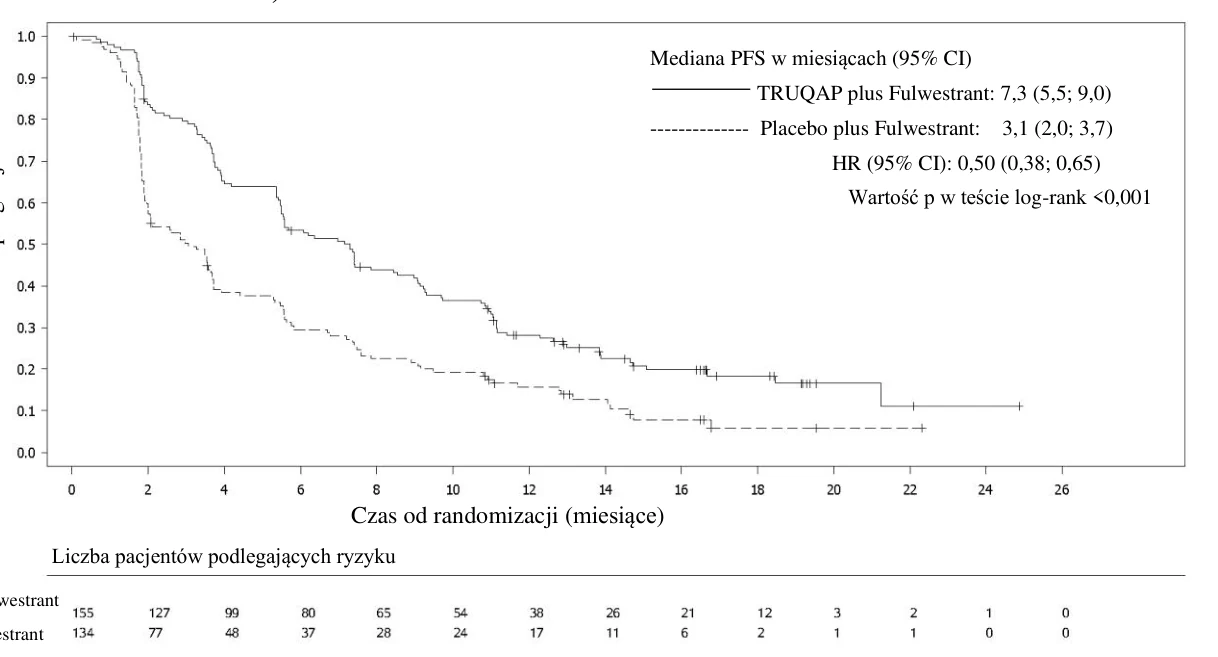
W dniu daty odcięcia danych (ang. data cutoff, DCO) 15 sierpnia 2022 r., badanie wykazało statystycznie istotną poprawę PFS u pacjentów otrzymujących produkt leczniczy TRUQAP w skojarzeniu z fulwestrantem w porównaniu z pacjentami otrzymującymi placebo w skojarzeniu z fulwestrantem, zarówno w populacji ogólnej, jak i w podgrupie ze zmianami w genach PIK3CA/AKT1/PTEN (patrz Tabela 9). W analizie eksploracyjnej PFS przeprowadzonej u 313 (44%) pacjentów z guzami bez zmian w genach PIK3CA/AKT1/PTEN HR wyniósł 0,79 (95% CI: 0,61; 1,02), co wskazuje, że różnica w populacji ogólnej została przypisana przede wszystkim wynikom odnotowanym w populacji pacjentów z guzami, w których występowała zmiana w genach PIK3CA/AKT1/PTEN. Wyniki dotyczące PFS w ocenie badacza zostały potwierdzone spójnymi wynikami zaślepionej, niezależnej, centralnej oceny (BICR). ORR w ocenie badacza u pacjentów otrzymujących TRUQAP z fulwestrantem i placebo z fulwestrantem wyniósł odpowiednio 22,9% i 12,2% w populacji ogólnej oraz odpowiednio 28,8% i 9,7% w podgrupie ze zmianami w genach.
Określona a priori analiza końcowa OS (DCO 16 czerwca 2025 r.) wykazała HR wynoszący 0,83 (95% CI: 0,63; 1,10) w podgrupie ze zmianami w genach PIK3CA/AKT1/PTEN, co nie było istotne statystycznie.
Wyniki dotyczące skuteczności przedstawiono w Tabeli 9 oraz na Rycinie 1.
| Tabela 9 Czas przeżycia wolnego od progresji choroby w ocenie badacza oraz przeżycie | |||
| całkowite w podgrupie ze zmianami w genach PIK3CA/AKT1/PTEN | |||
Podgrupa ze zmianami w genach PIK3CA/AKT1/PTEN N = 289 | |||
TRUQAP + fulwestrant N = 155 | Placebo + fulwestrant N = 134 | ||
| PFS (DCO 15 sierpnia 2022 r.) | |||
| Liczba zdarzeń PFS – n (%) | 121 (78,1) | 115 (85,8) | |
| Mediana PFS, miesiące (95% CI) | 7.3 (5,5; 9,0) | 3,1 (2,0; 3,7) | |
| Iloraz hazardu (95% CI)a | 0,50 (0,38; 0,65) | ||
| Wartość pb | < 0,001 | ||
| OS (DCO 16 czerwca 2025 r.) | |||
| Liczba zdarzeń OS – n (%) | 109 (70,3) | 98 (73,1) | |
| Mediana OS, miesiące (95% CI)c | 28,5 (24,2; 34,6) | 30,4 (20,4; 34,0) | |
| Iloraz hazardu (95% CI)d | 0,83 (0,63; 1,10) | ||
| Wartość pe | 0,201 | ||
a Model proporcjonalnych hazardów Coxa ze stratyfikacją. Iloraz hazardu < 1 przemawia na korzyść kapiwasertybu w skojarzeniu z fulwestrantem. W przypadku populacji ogólnej, test log-rank i model Coxa poddano stratyfikacji wedle obecności przerzutów do wątroby (tak/nie), wcześniejszego stosowania inhibitorów CDK4/6 (tak/nie) i regionu geograficznego (Region 1: Stany Zjednoczone, Kanada, Europa Zachodnia, Australia i Izrael, Region 2: Ameryka Łacińska, Europa Wschodnia i Rosja w por. z Regionem 3:
Azja). W przypadku populacji ze zmianami genetycznymi, test log-rank i model Coxa poddano stratyfikacji wedle obecności przerzutów do wątroby (tak/nie) i wcześniejszego stosowania inhibitorów CDK4/6 (tak/nie). b Test log-rank ze stratyfikacją.
c Estymata Kaplana-Meiera. CI dla mediany całkowitego przeżycia obliczany w oparciu o metodę Brookmeyera-Crowleya.
d Model proporcjonalnych hazardów Coxa ze stratyfikacją. Iloraz hazardu < 1 przemawia na korzyść kapiwasertybu w skojarzeniu z fulwestrantem. W przypadku populacji ze zmianami genetycznymi, test log-rank i model Coxa poddano stratyfikacji wedle obecności przerzutów do wątroby (tak/nie) i wcześniejszego stosowania inhibitorów CDK4/6 (tak/nie).
e Test log-rank ze stratyfikacją.
| Rycina 1 – Wykres estymaty Kaplana-Meiera dla czasu przeżycia wolnego od progresji choroby | ||
| ||
| PIK3CA/AKT1/PTEN) | ||
Dzieci i młodzież
Europejska Agencja Leków uchyliła obowiązek dołączania wyników badań produktu leczniczego TRUQAP we wszystkich podgrupach populacji dzieci i młodzieży z rakiem piersi (stosowanie u dzieci i młodzieży, patrz punkt 4.2).
5.2 Właściwości farmakokinetyczne
Farmakokinetykę kapiwasertybu scharakteryzowano u osób zdrowych i u pacjentów z guzami litymi. Pole pod krzywą zależności stężenia od czasu (AUC i Cmax) zwiększało się proporcjonalnie po podaniu pacjentom pojedynczej dawki z zakresu od 80 do 800 mg. Po podaniu wielokrotnych dawek z przedziału od 80 do 600 mg dwa razy na dobę AUC zwiększało się nieco bardziej niż w sposób proporcjonalny do dawki. Po przerywanym podawaniu kapiwasertybu w dawce 400 mg dwa razy na dobę w schemacie: 4 dni leczenia i 3 dni przerwy, przewiduje się, że stężenia kapiwasertybu w stanie stacjonarnym z AUC wynoszącym 8 069 hng/ml (37%) oraz Cmax wynoszącym 1 371 ng/ml (30%) zostaną osiągnięte w 3. i 4. dniu podawania leku w każdym tygodniu, począwszy od 2. tygodnia. W dniach bez podawania leku jego stężenia w osoczu są niskie (wynoszą około 0,5% do 15% Cmax w stanie stacjonarnym).
Wchłanianie
P
rawd
o
po
do
b
ień
stwo
p
rzeży
cia wo
ln
ego
o
d
p
rog
resji
TRUQAP plus Fulw
| estrant |
Placebo plus Fulwe
| strant |
Kapiwasertyb jest szybko wchłaniany, a stężenie maksymalne (Cmax) obserwuje się po około 1-2 godzinach u pacjentów. Średnia bezwzględna biodostępność wynosi 29%.
Wpływ pokarmu
| Gdy kapiwasertyb był podawany po bogatotłuszczowym, wysokokalorycznym posiłku (około | |||||
| 1000 kcal), stosunek wyników po posiłku/na czczo dla AUC i Cmax wyniósł odpowiednio 1,32 i 1,23 w | |||||
| porównaniu z wynikiem otrzymanym po podaniu leku po całonocnym poście. Gdy kapiwasertyb był | |||||
| podawany po ubogotłuszczowym, niskokalorycznym posiłku (około 400 kcal) ekspozycja na lek był | |||||
a
| podobna do ekspozycji po podaniu leku na czczo, a stosunek wyników po posiłku/na czczo wyniósł | |||
| 1,14 i 1,21 odpowiednio dla AUC and Cmax. Jednoczesne podawanie leku z pokarmem nie | |||
| powodowało klinicznie istotnych zmian w ekspozycji. | |||
Dystrybucja
| Średnia objętość dystrybucji wyniosła 2,6 l/kg po dożylnym podaniu kapiwasertybu osobom | ||
| zdrowym. Kapiwasertyb nie wiąże się w dużym stopniu z białkami osocza (odsetek leku w postaci | ||
| niezwiązanej wynosi 22%), a stosunek stężenia w osoczu do stężenia we krwi wynosi 0,71. | ||
Metabolizm
| Kapiwasertyb jest metabolizowany głównie przez enzymy CYP3A4 i UGT2B7. Najważniejszym | |||
| metabolitem występującym w osoczu ludzkim był glukuronid eteru, który stanowił 83% całkowitego | |||
| materiału związanego z lekiem. Mniej istotny metabolit będący produktem utleniania stanowił 2%, a | |||
| kapiwasertyb stanowił 15% całkowitej ilości materiału związanego z lekiem obecnego w krążeniu. | |||
| Nie zidentyfikowano aktywnych metabolitów. | |||
Eliminacja
Efektywny okres półtrwania po podaniu pacjentom dawek wielokrotnych wyniósł 8,3 h. Średni całkowity klirens z osocza wyniósł 38 l/h po pojedynczym dożylnym podaniu osobom zdrowym. Średni całkowity klirens z osocza po podaniu doustnym wyniósł 60 l/h po doustnym podaniu pojedynczej dawki i zmniejszył się o 8% po wielokrotnym podaniu dawek 400 mg dwa razy na dobę.
Po pojedynczym doustnym podaniu dawki 400 mg średni całkowity odzysk dawki radioaktywnej wyniósł 45% z moczu i 50% z kału. Klirens nerkowy wyniósł 21% klirensu całkowitego. Kapiwasertyb jest wydalany głównie w drodze przemian metabolicznych.
Szczególne populacje pacjentów
Wpływ rasy, wieku, płci i masy ciała
W oparciu o analizę farmakokinetyki populacyjnej stwierdzono, że w odniesieniu do AUC i Cmax rasa (z uwzględnieniem pacjentów rasy białej i Japończyków), płeć lub wiek nie miały istotnego wpływu na ekspozycję na kapiwasertyb. Stwierdzono statystycznie istotną korelację pomiędzy klirensem pozornym po doustnym podaniu kapiwasertybu a masą ciała. Przewiduje się, że w porównaniu z pacjentem ważącym 66 kg, u pacjenta o masie ciała 47 kg AUC będzie o 12% większe. Nie ma podstaw do modyfikacji dawki w oparciu o masę ciała, ponieważ przewidywany wpływ na ekspozycję na kapiwasertyb jest niewielki.
Zaburzenie czynności nerek
Analizy farmakokinetyki populacyjnej wykazały, że AUC i Cmax były o 1% większe u pacjentów z łagodnymi zaburzeniami czynności nerek (klirens kreatyniny 60 do 89 ml/min) w porównaniu z pacjentami z prawidłową czynnością nerek. AUC i Cmax były o 16% większe u pacjentów z umiarkowanymi zaburzeniami czynności nerek (klirens kreatyniny 30 do 59 ml/min) w porównaniu z pacjentami z prawidłową czynnością nerek.
Nie ma danych dotyczących ciężkich zaburzeń czynności nerek lub schyłkowej niewydolności nerek (klirens kreatyniny < 30 ml/min).
Zaburzenie czynności wątroby
Analizy farmakokinetyki populacyjnej wykazały, że AUC i Cmax były o 5% większe u pacjentów z łagodnymi zaburzeniami czynności wątroby (stężenie bilirubiny ≤ GGN i AspAT > GGN lub stężenie bilirubiny > 1 GGN do ≤ 1,5 GGN) w porównaniu z pacjentami z prawidłową czynnością wątroby (stężenie bilirubiny ≤ GGN i AspAT ≤ GGN). AUC było o 17%, a Cmax o 13% większe u pacjentów z umiarkowanymi zaburzeniami czynności wątroby (stężenie bilirubiny > 1,5 GGN do ≤ 3 GGN) w porównaniu z pacjentami z prawidłową czynnością wątroby. Dane dotyczące pacjentów z umiarkowanymi zaburzeniami czynności wątroby są ograniczone i nie ma danych dotyczących ciężkich zaburzeń czynności wątroby.
Interakcje międzylekowe
Jednoczesne podanie osobom zdrowym pojedynczej dawki kapiwasertybu wynoszącej 400 mg po wielokrotnym podaniu leku zmniejszającego wydzielanie kwasu solnego w żołądku, rabeprazolu, w dawce 20 mg dwa razy na dobę przez 3 dni nie spowodowało klinicznie istotnych zmian ekspozycji na kapiwasertyb.
Badania in vitro wykazały, że kapiwasertyb jest metabolizowany głównie przez enzymy CYP3A4 i UGT2B7. Wyniki klinicznych badań interakcji międzylekowych (ang. drug-drug interactions, DDI) oceniających potencjalne DDI w oparciu o interakcje z enzymami CYP3A4 (itrakonazolem i enzalutamidem) zostały przedstawione w punkcie 4.5 powyżej. Nie przeprowadzono klinicznych badań DDI analizujących potencjalne DDI w oparciu o interakcje z enzymami UGT2B7.
W badaniach in vitro kapiwasertyb hamował aktywność enzymów metabolizujących CYP2C9, CYP2D6, CYP3A4 i UGT1A1 oraz indukował aktywność enzymów metabolizujących CYP1A2, CYP2B6 i CYP3A4. Kapiwasertyb hamował także aktywność transporterów lekowych BCRP, OATP1B1, OATP1B3, OAT3, OCT2, MATE1 i MATE2K w badaniach in vitro. Wyniki klinicznego badania DDI analizującego potencjalne DDI w oparciu o interakcje z enzymami CYP3A4 (midazolamem) przedstawiono w punkcie 4.5 powyżej. Nie przeprowadzono klinicznych badań DDI analizujących potencjalne DDI w oparciu o interakcje z CYP1A2, CYP2B6, CYP2C9, CYP2D6, UGT1A1, BCRP, OATP1B1, OATP1B3, OAT3, OCT2, MATE1 i MATE2K.
5.3 Przedkliniczne dane o bezpieczeństwie
Toksyczność w badaniach nieklinicznych/po podaniu dawek wielokrotnych
Głównymi narządami lub układami będącymi celem dla działań toksycznych były szlak sygnałowy insuliny (zwiększenie stężenia glukozy i insuliny u szczurów i psów), męskie narządy rozrodcze (zwyrodnienie kanalików u szczurów i psów) oraz układ moczowy u szczurów (wielomocz, zmniejszenie wielkości komórek nabłonka kanalików nerkowych, zmniejszona wielkość i masa nerek). Działania te obserwowane po 1 miesiącu podawania leku były w dużym stopniu odwracalne w ciągu 1 miesiąca od zakończenia dawkowania. Działania te występowały przy stężeniach w osoczu, które były mniejsze lub podobne do stężeń występujących u ludzi (około 0,14 do 2-krotnie) po podaniu zalecanej dawki 400 mg dwa razy na dobę (w oparciu o całkowite AUC).
Zwyrodnienie soczewki zaobserwowano u samców szczurów w 2-letnim badaniu rakotwórczości u szczurów przy narażeniu niższym niż u ludzi (0,1 krotnie) przy zalecanej dawce 400 mg dwa razy na dobę (w oparciu o całkowite AUC) i może być związane z podwyższonym poziomem glukozy.
Wpływ na układ sercowo-naczyniowy (wydłużenie odstępu QTc, zwiększona kurczliwość serca i zmniejszone ciśnienie krwi) obserwowano u psów przy stężeniach w osoczu stanowiących w przybliżeniu 1,4 do 2,7-krotności przewidywanej ekspozycji klinicznej u ludzi po podaniu zalecanej dawki 400 mg dwa razy na dobę (w oparciu o Cmax niezwiązanego leku).
Mutagenność i rakotwórczość
Kapiwasertyb nie wykazywał działania mutagennego lub genotoksycznego w warunkach in vitro. Po doustnym podaniu szczurom kapiwasertyb wywoływał powstawanie mikrojąder w szpiku kostnym w aneugenicznym mechanizmie działania.
W trwającym 2 lata badaniu rakotwórczości na szczurach stwierdzono zwiększoną częstość występowania i (lub) nasilenie hipertrofii/hiperplazji wysepek Langerhansa (u samców i samic) oraz zmiany nowotworowe w jądrach u samców. Zmiany obserwowano przy narażeniu niższym niż u ludzi (0,2 do 0,5 krotnie) przy zalecanej dawce 400 mg dwa razy na dobę (w oparciu o całkowite AUC). Toksyczny wpływ na reprodukcję
Toksyczny wpływ na zarodek i płód/rozwój potomstwa
W badaniu zarodków i płodów szczura kapiwasertyb powodował zwiększenie poimplantacyjnej utraty zarodka, większą liczbę wczesnych śmierci zarodka wraz ze zmniejszeniem masy ciężarnej macicy i płodu oraz mniej istotne zmiany w narządach trzewnych płodu. Działania te obserwowano po podaniu dawki 150 mg/kg mc./dobę powodującej toksyczny wpływ na matkę, oraz gdy stężenia w osoczu stanowiły około 0,8-krotności ekspozycji u ludzi po podaniu zalecanej dawki 400 mg dwa razy na dobę (w oparciu o całkowite AUC). Gdy kapiwasertyb podawano ciężarnym samicom szczura w dawce 150 mg/kg mc./dobę przez cały czas trwania ciąży i we wczesnym okresie laktacji, stwierdzono zmniejszenie wielkości miotu i masy ciała młodych.
Ekspozycję na kapiwasertyb potwierdzono u młodych osobników karmionych piersią, co może wskazywać na możliwość wydzielania kapiwasertybu do mleka ludzkiego.
Płodność
Kapiwasertyb wywierał działanie toksyczne na jądra i może zaburzać płodność mężczyzn w wieku reprodukcyjnym. Nie badano wpływu na płodność samic zwierząt. U samic w badaniach toksyczności po podaniu wielokrotnym zgłaszano pewne zmiany masy macicy u szczurów, które przypisywano zmianom zachodzącym w trakcie cyklu rujowego. Badanie histopatologiczne przeprowadzone u szczurów i psów nie wykazało żadnego związanego z leczeniem wpływu na żeńskie narządy rozrodcze, który może wskazywać na działania niepożądane na płodność samic.
6. DANE FARMACEUTYCZNE
6.1 Wykaz substancji pomocniczych
Rdzeń tabletki
Celuloza mikrokrystaliczna (E460i)
Wapnia wodorofosforan
Kroskarmeloza sodowa (E468)
Magnezu stearynian (E470b)
Otoczka
Hypromeloza
Tytanu dwutlenek (E171)
Makrogol 3350
Polidekstroza
Kopowidon
Trójglicerydy, średniołańcuchowe
Żelaza tlenek czarny (E172)
Żelaza tlenek czerwony (E172)
Żelaza tlenek żółty (E172)
6.2 Niezgodności farmaceutyczne
Nie dotyczy.
6.3 Okres ważności
4 lata.
6.4 Specjalne środki ostrożności podczas przechowywania
Brak specjalnych zaleceń dotyczących przechowywania produktu leczniczego.
6.5 Rodzaj i zawartość opakowania
Blister z Aluminium/Aluminium zawierający 16 tabletek powlekanych. Opakowanie po 64 tabletki (4 blistry).
6.6 Specjalne środki ostrożności dotyczące usuwania i przygotowania produktu leczniczego do
stosowania
Wszelkie niewykorzystane resztki produktu leczniczego lub jego odpady należy usunąć zgodnie z lokalnymi przepisami.
7. PODMIOT ODPOWIEDZIALNY POSIADAJĄCY POZWOLENIE NA DOPUSZCZENIE DO OBROTU
AstraZeneca AB
SE-151 85 Södertälje
Szwecja
8. NUMERY POZWOLEŃ NA DOPUSZCZENIE DO OBROTU
EU/1/24/1820/001 tabletki 160 mg
EU/1/24/1820/002 tabletki 200 mg
9. DATA WYDANIA PIERWSZEGO POZWOLENIA NA DOPUSZCZENIE DO OBROTU
I DATA PRZEDŁUŻENIA POZWOLENIA
Data wydania pierwszego pozwolenia na dopuszczenie do obrotu: 17 czerwca 2024
10. DATA ZATWIERDZENIA LUB CZĘŚCIOWEJ ZMIANY TEKSTU
CHARAKTERYSTYKI PRODUKTU LECZNICZEGO
Szczegółowe informacje o tym produkcie leczniczym są dostępne na stronie internetowej Europejskiej Agencji Leków https://www.ema.europa.eu
Więcej informacji o leku Truqap