


Charakterystyka produktu leczniczego - Tecartus
1. NAZWA PRODUKTU LECZNICZEGO
Tecartus 0,4 – 2 × 10⁸ komórek, dyspersja do infuzji
2. SKŁAD JAKOŚCIOWY I ILOŚCIOWY
2.1 Opis ogólny
Tecartus (breksukabtagen autoleucel) to genetycznie zmodyfikowane autologiczne limfocyty T transdukowane ex vivo przy użyciu wektora retrowirusowego prezentującego chimerowy receptor antygenowy (ang. chimeric antigen receptor, CAR) anty-CD19 zawierający mysi jednołańcuchowy zmienny fragment (ang. single chain variable fragment, scFv) anty-C19 powiązany z domeną kostymulującą CD28 i domeną sygnalizacyjną CD3-zeta.
2.
2 Skład jakościowy i ilościowy
Chłoniak z komórek płaszcza (ang. mantle cell lymphoma, MCL)
Każdy worek do infuzji produktu Tecartus przeznaczony dla określonego pacjenta zawiera breksukabtagen autoleucel w stężeniu zależnym od serii autologicznych limfocytów T zmodyfikowanych genetycznie, aby prezentować chimerowy receptor antygenowy anty-CD19 (żywotne limfocyty CAR-T). Produkt leczniczy zapakowany jest w jeden worek do infuzji zawierający dyspersję komórek do infuzji w docelowej dawce wynoszącej 2 × 10⁶ żywotnych limfocytów CAR-T anty-CD19 na kilogram masy ciała (zakres od 1 × 10⁶ do 2 × 10⁶ komórek/kg mc.) z maksymalną liczbą żywotnych limfocytów CAR-T anty-CD19 wynoszącą 2 × 10⁸ zawieszonych w roztworze Cryostor CS10.
Każdy worek do infuzji zawiera około 68 ml dyspersji do infuzji.
Ostra białaczka limfoblastyczna (ang. acute lymphoblastic leukaemia, ALL)
Każdy worek do infuzji produktu Tecartus przeznaczony dla określonego pacjenta zawiera breksukabtagen autoleucel w stężeniu zależnym od serii autologicznych limfocytów T zmodyfikowanych genetycznie, aby prezentować chimerowy receptor antygenowy anty-CD19 (żywotne limfocyty CAR-T). Produkt leczniczy zapakowany jest w jeden worek do infuzji zawierający dyspersję komórek do infuzji w docelowej dawce wynoszącej 1 × 10⁶ żywotnych limfocytów CAR-T anty-CD19 na kilogram masy ciała, z maksymalną liczbą żywotnych limfocytów CAR-T anty-CD19 wynoszącą 1 × 10⁸ zawieszonych w roztworze Cryostor CS10.
Każdy worek do infuzji zawiera około 68 ml dyspersji do infuzji.
Substancje pomocnicze o znanym działaniu
Ten produkt leczniczy zawiera 300 mg sodu.
Każda dawka zawiera 0,05 ml dimetylosulfotlenku (DMSO) na ml produktu Tecartus.
Pełny wykaz substancji pomocniczych, patrz punkt 6.1.
3. POSTAĆ FARMACEUTYCZNA
Dyspersja do infuzji.
Klarowna do nieprzezroczystej dyspersja barwy od białej do czerwonej.
4. SZCZEGÓŁOWE DANE KLINICZNE
4.1 Wskazania do stosowania
Chłoniak z komórek płaszcza
Produkt Tecartus jest wskazany w leczeniu nawrotowego lub opornego na leczenie chłoniaka z komórek płaszcza (ang. mantle cell lymphoma, MCL) u dorosłych pacjentów, którzy uprzednio otrzymali co najmniej dwie linie leczenia systemowego, w tym inhibitor kinazy tyrozynowej Brutona (ang. Bruton’s tyrosine kinase, BTK).
Ostra białaczka limfoblastyczna
Produkt Tecartus jest wskazany w leczeniu nawrotowej lub opornej na leczenie ostrej białaczki limfoblastycznej (ang. acute lymphoblastic leukaemia, ALL) wywodzącej się z prekursorów limfocytów B u dorosłych pacjentów w wieku 26 lat i starszych.
4.2 Dawkowanie i sposób podawania
Produkt Tecartus musi być podawany w kwalifikowanym ośrodku leczniczym przez lekarza mającego doświadczenie w leczeniu złośliwych nowotworów krwi oraz przeszkolonego w zakresie podawania i leczenia pacjentów produktem Tecartus. Na wypadek wystąpienia zespołu uwalniania cytokin (ang. cytokine release syndrome, CRS) przed infuzją musi być dostępna co najmniej 1 dawka tocilizumabu i sprzęt ratunkowy. Kwalifikowany ośrodek, w którym odbywa się leczenie, musi mieć zapewniony dostęp do dodatkowej dawki tocilizumabu w ciągu 8 godzin od podania każdej poprzedniej dawki. W wyjątkowej sytuacji braku dostępności tocilizumabu uwzględnionym w wykazie produktów leczniczych zagrożonych brakiem dostępności Europejskiej Agencji Leków, przed rozpoczęciem infuzji muszą być dostępne odpowiednie, alternatywne leki do leczenia CRS zamiast tocilizumabu.
Dawkowanie
Produkt Tecartus jest przeznaczony wyłącznie do stosowania autologicznego (patrz punkt 4.4).
Chłoniak z komórek płaszcza
Leczenie obejmuje pojedynczą dawkę do infuzji zawierającą dyspersję do infuzji żywotnych limfocytów CAR-T w jednym worku do infuzji. Docelowa dawka wynosi 2 × 10⁶ żywotnych limfocytów CAR-T na kilogram masy ciała (zakres od 1 × 10⁶ do 2 × 10⁶ komórek/kg mc.) z maksymalnie 2 × 10⁸ żywotnych limfocytów CAR-T dla pacjentów o masie ciała równej 100 kg i większej.
Zaleca się infuzję produktu Tecartus w ciągu 3 do 14 dni od zakończenia chemioterapii limfodeplecyjnej u pacjentów z MCL. Należy potwierdzić dostępność leczenia przed rozpoczęciem chemioterapii limfodeplecyjnej (tj. datę dostępności produktu do wysyłki).
Leczenie wstępne (chemioterapia limfodeplecyjna) u pacjentów z MCL
- W zalecanych dniach, tj. 5., 4., i 3. przed infuzją produktu Tecartus należy koniecznie zastosować chemioterapię limfodeplecyjną, składającą się z cyklofosfamidu w dawce 500 mg/m² dożylnie i fludarabiny w dawce 30 mg/m² dożylnie.
Ostra białaczka limfoblastyczna
Leczenie obejmuje pojedynczą dawkę do infuzji zawierającą dyspersję do infuzji żywotnych limfocytów CAR-T w jednym worku do infuzji. Docelowa dawka wynosi 1 × 10⁶ żywotnych limfocytów CAR-T na kilogram masy ciała, z maksymalnie 1 × 10⁸ żywotnych limfocytów CAR-T dla pacjentów o masie ciała równej 100 kg i większej.
Zaleca się infuzję produktu Tecartus w ciągu 2 do 14 dni od zakończenia chemioterapii limfodeplecyjnej u pacjentów z ALL. Należy potwierdzić dostępność leczenia przed rozpoczęciem chemioterapii limfodeplecyjnej (tj. datę dostępności produktu do wysyłki).
Leczenie wstępne (chemioterapia limfodeplecyjna) u pacjentów z ALL
Przed infuzją produktu Tecartus należy koniecznie zastosować chemioterapię limfodeplecyjną, składającą się z cyklofosfamidu podawanego w dawce 900 mg/m² dożylnie w ciągu 60 minut. Zaleca się jego podanie w 2. dniu przed infuzją produktu Tecartus. Przed infuzją produktu Tecartus należy koniecznie podać fludarabinę w dawce 25 mg/m² dożylnie w ciągu 30 minut w zalecanych dniach, tj. 4., 3. i 2 przed infuzją.
Chłoniak z komórek płaszcza oraz ostra białaczka limfoblastyczna
Premedykacja
Zaleca się podanie paracetamolu w dawce 500 do 1000 mg doustnie i difenhydraminy w dawce
12,5 do 25 mg dożylnie lub doustnie (lub równoważnych produktów leczniczych) na około 1 godzinę przed infuzją produktu Tecartus, aby zminimalizować ryzyko ostrych reakcji związanych z infuzją.
- Nie zaleca się rutynowego podawania ogólnoustrojowych kortykosteroidów w ramach profilaktyki (patrz punkt 4.5). Można rozważyć podawanie ogólnoustrojowych kortykosteroidów w ramach profilaktyki u pacjentów ze zwiększonym ryzykiem ciężkich działań niepożądanych o podłożu immunologicznym, wyłącznie w przypadku, gdy potencjalne korzyści przewyższają ryzyko, i zgodnie z wytycznymi obowiązującymi lokalnie w danej instytucji i (lub) krajowymi albo europejskimi/międzynarodowymi wytycznymi.
Monitorowanie przed infuzją
U pacjentów z niektórych grup ryzyka może być wskazane wstrzymanie infuzji produktu
Tecartus (patrz punkt 4.4 Powody odroczenia leczenia).
Monitorowanie po infuzji
- Pacjenci muszą być monitorowani codziennie przez pierwsze 7 dni po infuzji w celu wykrycia przedmiotowych i podmiotowych objawów potencjalnego CRS, zdarzeń neurologicznych i innych toksyczności. Lekarze mogą rozważyć hospitalizację pacjenta przez pierwsze 7 dni lub w momencie wystąpienia pierwszych objawów przedmiotowych lub podmiotowych CRS i (lub) zdarzeń neurologicznych.
- Po pierwszych 7 dniach po infuzji o monitorowaniu pacjenta przez co najmniej 7 dodatkowych dni zdecyduje lekarz.
- Pacjenci muszą pozostać w pobliżu kwalifikowanego ośrodka leczniczego lub odpowiednio przeszkolonej placówki klinicznej przez co najmniej 2 tygodnie po infuzji.
Szczególne grupy pacjentów
Osoby w podeszłym wieku
Nie jest konieczne dostosowywanie dawki u pacjentów w wieku 65 lat i starszych.
Pacjenci z dodatnim wynikiem badania serologicznego na obecność wirusa zapalenia wątroby typu B (ang. hepatitis B virus, HBV), wirusa zapalenia wątroby typu C (ang. hepatitis C virus, HCV) lub ludzkiego wirusa niedoboru odporności (ang. human immunodeficiency virus, HIV) Nie ma doświadczenia dotyczącego wytwarzania produktu Tecartus dla pacjentów z dodatnim wynikiem badania na obecność HIV, aktywnym zakażeniem HBV lub aktywnym zakażeniem HCV. W związku z tym nie określono dotychczas stosunku korzyści do ryzyka stosowania w tej populacji.
Dzieci i młodzież
Nie określono dotychczas bezpieczeństwa stosowania ani skuteczności produktu leczniczego Tecartus u dzieci i młodzieży w wieku poniżej 18 lat. Dane nie są dostępne.
Sposób podawania
Produkt Tecartus jest przeznaczony wyłącznie do podania dożylnego.
Produktu Tecartus nie wolno naświetlać. NIE używać filtra do deplecji leukocytów.
Przed podaniem należy koniecznie potwierdzić zgodność tożsamości pacjenta (ang. identity, ID) z unikalnymi danymi pacjenta na worku do infuzji oraz kasecie z produktem Tecartus.
Podawanie
- Nie wolno używać filtra do deplecji leukocytów.
Tocilizumab oraz sprzęt ratunkowy muszą być dostępne przed infuzją i podczas monitorowania.
W wyjątkowej sytuacji braku dostępności tocilizumabu uwzględnionym w wykazie produktów leczniczych zagrożonych brakiem dostępności Europejskiej Agencji Leków, przed rozpoczęciem infuzji muszą być dostępne odpowiednie, alternatywne leki do leczenia CRS zamiast tocilizumabu.
- Wyłącznie do stosowania autologicznego. Zweryfikować ID pacjenta, w celu potwierdzenia zgodności z oznaczeniami pacjenta na worku do infuzji z produktem Tecartus.
- Po przepłukaniu zestawu do infuzji należy podać w infuzji całą zawartość worka do infuzji z produktem Tecartus w ciągu 30 minut metodą grawitacyjną lub z użyciem objętościowej pompy infuzyjnej.
Szczegółowa instrukcja dotycząca przygotowania, podawania, przypadkowego narażenia oraz usuwania produktu Tecartus, patrz punkt 6.6.
4.3 Przeciwwskazania
Nadwrażliwość na substancję czynną lub na którąkolwiek substancję pomocniczą wymienioną w punkcie 6.1.
Należy uwzględnić przeciwwskazania dotyczące chemioterapii limfodeplecyjnej.
4.4 Specjalne ostrzeżenia i środki ostrożności dotyczące stosowania
Identyfikowalność
Należy przestrzegać wymogów dotyczących identyfikowalności produktów leczniczych stosowanych w zaawansowanych terapiach komórkowych. W celu zapewnienia identyfikowalności, nazwę produktu leczniczego, numer serii oraz imię i nazwisko leczonego pacjenta należy koniecznie przechowywać przez okres 30 lat.
Autologiczne stosowanie
Produkt Tecartus jest przeznaczony wyłącznie do stosowania autologicznego i nie wolno go w żadnych okolicznościach podawać innym pacjentom. Przed infuzją tożsamość pacjenta musi być zgodna z oznaczeniami pacjenta znajdującymi się na worku do infuzji oraz kasecie z produktem Tecartus. Nie podawać infuzji produktu Tecartus, jeśli dane pacjenta na etykiecie kasety nie są zgodne z tożsamością pacjenta, dla którego przeznaczony jest ten produkt.
Ogólne
Należy wziąć pod uwagę ostrzeżenia i środki ostrożności dotyczące chemioterapii limfodeplecyjnej.
Przyczyny opóźnienia leczenia
Ze względu na zagrożenia związane z leczeniem produktem Tecartus, infuzję należy koniecznie wstrzymać, jeśli u pacjenta występuje którykolwiek z następujących stanów:
- utrzymujące się ciężkie działania niepożądane (w szczególności działania dotyczące płuc, serca lub niedociśnienie tętnicze), w tym związane z wcześniejszymi chemioterapiami,
- czynne, niekontrolowane zakażenie lub choroba zapalna,
- czynna choroba przeszczep przeciwko gospodarzowi (ang. graft-versus-host disease, GvHD).
W niektórych przypadkach po zastosowaniu chemioterapii limfodeplecyjnej leczenie może zostać opóźnione. Jeżeli infuzja zostanie opóźniona o więcej niż 2 tygodnie po otrzymaniu przez pacjenta chemioterapii limfodeplecyjnej, trzeba ponownie zastosować u niego schemat chemioterapii limfodeplecyjnej (patrz punkt 4.2).
Monitorowanie po infuzji
Pacjenci muszą być monitorowani codziennie przez pierwsze 7 dni po infuzji w celu wykrycia przedmiotowych i podmiotowych objawów potencjalnego CRS, zdarzeń neurologicznych i innych toksyczności. Lekarze mogą rozważyć hospitalizację pacjenta przez pierwsze 7 dni lub w momencie wystąpienia pierwszych objawów przedmiotowych lub podmiotowych CRS i (lub) zdarzeń neurologicznych. Po pierwszych 7 dniach po infuzji o monitorowaniu pacjenta przez co najmniej 7 dodatkowych dni zdecyduje lekarz. Należy poinformować pacjentów i ich opiekunów o możliwości późnego wystąpienia CRS lub zdarzeń neurologicznych, i pouczyć ich o konieczności uzyskania natychmiastowej pomocy medycznej, jeśli u pacjenta wystąpią jakiekolwiek przedmiotowe lub podmiotowe objawy CRS lub zdarzenia neurologiczne.
Pacjenci muszą pozostać w pobliżu kwalifikowanego ośrodka leczniczego lub odpowiednio przeszkolonej placówki klinicznej przez co najmniej 2 tygodnie po infuzji oraz uzyskać natychmiastową pomoc medyczną w razie wystąpienia przedmiotowych lub podmiotowych objawów CRS lub neurologicznych działań niepożądanych. Jeśli monitorowanie pacjentów po infuzji odbywa się w odpowiednio przeszkolonej placówce klinicznej, która nie jest ośrodkiem leczniczym, placówka taka musi spełniać te same wymogi dotyczące dostępności sprzętu ratunkowego i tocilizumabu, co kwalifikowany ośrodek leczniczy. W zależności od stopnia nasilenia danego działania niepożądanego trzeba rozważyć monitorowanie parametrów życiowych i czynności narządów.
Badania serologiczne
Przed pobraniem komórek do wytworzenia produktu Tecartus należy koniecznie wykonać badania przesiewowe na obecność HBV, HCV i HIV (patrz punkt 4.2).
Oddawanie krwi, narządów, tkanek i komórek
Pacjenci leczeni produktem Tecartus nie mogą być dawcami krwi, narządów, tkanek ani komórek do przeszczepienia.
Czynny chłoniak ośrodkowego układu nerwowego (OUN)
Brak doświadczenia dotyczącego stosowania tego produktu leczniczego u pacjentów z czynnym chłoniakiem OUN, zdefiniowanym jako obecność przerzutów do mózgu potwierdzona badaniem obrazowym. W przypadku ALL pacjentów niewykazujących objawów z maksymalną chorobą OUN-2 (zdefiniowaną jako liczba krwinek białych < 5/µl w płynie mózgowo-rdzeniowym z obecnością limfoblastów) bez klinicznie jawnych zmian neurologicznych leczono produktem Tecartus, jednakże dane dotyczące tej populacji są ograniczone. Z tego powodu nie określono stosunku korzyści do ryzyka stosowania produktu Tecartus w tych populacjach.
Choroba współistniejąca
Z badań wykluczono pacjentów z obecnym w wywiadzie lub czynnym zaburzeniem OUN lub z zaburzeniami czynności nerek, wątroby, płuc lub serca. Tacy pacjenci mogą być bardziej podatni na skutki działań niepożądanych opisanych poniżej i wymagają szczególnej uwagi.
Zespół uwalniania cytokin
U prawie wszystkich pacjentów wystąpił CRS któregoś stopnia. W przypadku stosowania produktu Tecartus stwierdzano ciężkie przypadki CRS, które mogą prowadzić do zgonu, z medianą czasu do wystąpienia wynoszącą 3 dni (zakres od 1 do 13 dni). Pacjentów należy koniecznie dokładnie monitorować w celu wykrycia takich objawów przedmiotowych i podmiotowych, jak wysoka gorączka, niedociśnienie tętnicze, niedotlenienie, dreszcze, częstoskurcz i ból głowy (patrz punkt 4.8). W celu rozpoznania CRS należy wykluczyć inne przyczyny ogólnoustrojowej odpowiedzi zapalnej, w tym zakażenie.
Postępowanie w zespole uwalniania cytokin związanym z produktem Tecartus Ośrodek, w którym odbywa się infuzja produktu Tecartus, musi przystępując do niej dysponować co najmniej 1 dostępną do podania dawką tocilizumabu (inhibitora receptora interleukiny-6, IL-6) dla każdego pacjenta. Kwalifikowany ośrodek, w którym odbywa się leczenie, musi mieć zapewniony dostęp do dodatkowej dawki tocilizumabu w ciągu 8 godzin od podania każdej poprzedniej dawki. Jeśli monitorowanie pacjentów po infuzji odbywa się w odpowiednio przeszkolonej placówce klinicznej, musi ona spełniać te same wymogi dotyczące dostępności tocilizumabu. W wyjątkowej sytuacji braku dostępności tocilizumabu uwzględnionym w wykazie produktów leczniczych zagrożonych brakiem dostępności Europejskiej Agencji Leków, ośrodek leczniczy/placówka kliniczna musi mieć dostęp do odpowiednich, alternatywnych leków do leczenia CRS zamiast tocilizumabu.
Leczenie pacjentów powinno być prowadzone w oparciu o obraz kliniczny pacjenta oraz zgodnie z wytycznymi obowiązującymi lokalnie w danej instytucji i (lub) krajowymi albo europejskimi/międzynarodowymi wytycznymi dotyczącymi postępowania klinicznego. Zaleca się, aby lekarze dokonywali oceny klinicznej zgodnie z tymi standardami.
Wiadomo, że CRS jest związany z niewydolnością narządów docelowych (np. wątroby, nerek, serca i płuc). Ponadto w przebiegu CRS może dojść do nasilenia występujących zaburzeń tych narządów. U pacjentów z istotnymi klinicznie zaburzeniami kardiologicznymi należy koniecznie stosować standardy opieki w stanach krytycznych oraz rozważyć takie środki, jak echokardiografia. W niektórych przypadkach podczas CRS może wystąpić zespół aktywacji makrofagów (ang. macrophage activation syndrome, MAS) i limfohistiocytoza hemofagocytarna (ang. haemophagocytic lymphohistiocytosis, HLH).
U pacjentów z ciężkim lub nieodpowiadającym na leczenie CRS należy rozważyć możliwość wystąpienia limfohistiocytozy hemofagocytarnej/zespołu aktywacji makrofagów (HLH/MAS). Leczenie HLH/MAS powinno się odbywać zgodnie z wytycznymi obowiązującymi lokalnie w danej instytucji i (lub) krajowymi albo europejskimi/międzynarodowymi wytycznymi dotyczącymi postępowania klinicznego.
Produkt Tecartus nadal rozprzestrzenia się i utrzymuje w organizmie po podaniu tocilizumabu oraz kortykosteroidów. Nie zaleca się stosowania antagonistów czynnika martwicy nowotworu (ang. tumour necrosis factor, TNF) w leczeniu CRS związanego z zastosowaniem produktu Tecartus.
Neurologiczne działania niepożądane
U pacjentów leczonych produktem Tecartus obserwowano ciężkie neurologiczne działania niepożądane, znane również jako zespół neurotoksyczności związanej z komórkami efektorowymi układu odpornościowego (ang. immune effector cell-associated neurotoxicity syndrome, ICANS), które mogą zagrażać życiu lub prowadzić do zgonu. Mediana czasu do wystąpienia wynosiła 7 dni (zakres od 1 do 262 dni) po infuzji produktu Tecartus (patrz punkt 4.8).
Leczenie pacjentów powinno być prowadzone w oparciu o obraz kliniczny pacjenta oraz zgodnie z wytycznymi obowiązującymi lokalnie w danej instytucji i (lub) krajowymi albo europejskimi/międzynarodowymi wytycznymi dotyczącymi postępowania klinicznego. Zaleca się, aby lekarze dokonywali oceny klinicznej zgodnie z tymi standardami.
Zakażenia i gorączka neutropeniczna
Podczas stosowania produktu Tecartus bardzo często obserwowano ciężkie zakażenia, które mogą zagrażać życiu (patrz punkt 4.8).
Pacjenci muszą być monitorowani w celu wykrycia przedmiotowych i podmiotowych objawów zakażenia przed, w trakcie i po infuzji oraz muszą otrzymać odpowiednie leczenie. Należy koniecznie stosować profilaktyczną antybiotykoterapię zgodnie z obowiązującymi standardowymi wytycznymi.
Po infuzji produktu Tecartus u pacjentów stwierdzano gorączkę neutropeniczną (patrz punkt 4.8), która może występować jednocześnie z CRS. W przypadku wystąpienia gorączki neutropenicznej należy ocenić, czy nie jest to zakażenie i zastosować antybiotyki o szerokim spektrum działania, płyny oraz leczenie objawowe zgodnie ze wskazaniami medycznymi.
U pacjentów z upośledzeniem odporności zgłaszano występowanie zagrażających życiu i zakończonych zgonem zakażeń oportunistycznych, w tym rozsianych zakażeń grzybiczych i reaktywacji zakażeń wirusowych (np. ludzki wirus herpes typu 6, [ang. human herpesvirus-6, HHV-6] i postępująca leukoencefalopatia wieloogniskowa). U pacjentów ze zdarzeniami neurologicznymi należy wziąć pod uwagę możliwość takich zakażeń i trzeba przeprowadzić odpowiednią diagnostykę.
Reaktywacja zakażeń wirusowych
U pacjentów leczonych produktami leczniczymi skierowanymi przeciwko limfocytom B może dojść do reaktywacji zakażenia wirusowego, np. wirusem zapalenia wątroby typu B (HBV), co może prowadzić do piorunującego zapalenia wątroby, niewydolności wątroby i zgonu.
Przedłużająca się cytopenia
Po chemioterapii limfodeplecyjnej i infuzji produktu Tecartus u pacjentów przez kilka tygodni mogą występować cytopenie, w przypadku których należy koniecznie postępować zgodnie ze standardowymi wytycznymi. Odnotowano bardzo częste występowanie przedłużającej się cytopenii stopnia 3. lub wyższego, w tym małopłytkowość, neutropenię i niedokrwistość, po infuzji produktu Tecartus (patrz punkt 4.8). Po infuzji produktu Tecartus trzeba kontrolować morfologię krwi pacjentów.
Hipogammaglobulinemia
U pacjentów leczonych produktem Tecartus może wystąpić aplazja limfocytów B, prowadząca do hipogammaglobulinemii. Hipogammaglobulinemię obserwowano bardzo często u pacjentów leczonych produktem Tecartus (patrz punkt 4.8). Hipogammaglobulinemia sprzyja występowaniu zakażeń u pacjentów. Należy monitorować stężenie immunoglobulin po leczeniu produktem Tecartus oraz trzeba stosować leczenie obejmujące profilaktykę zakażeń, profilaktykę antybiotykową oraz immunoglobulinową terapię zastępczą w przypadku nawracających zakażeń zgodnie ze standardowymi wytycznymi.
Reakcje nadwrażliwości
Ciężkie reakcje nadwrażliwości, w tym reakcja anafilaktyczna, mogą wystąpić w związku z obecnością DMSO lub resztkowej gentamycyny w produkcie Tecartus.
Wtórne nowotwory złośliwe, w tym pochodzące z limfocytów T oraz pochodzenia mieloidalnego
U pacjentów leczonych produktem Tecartus mogą rozwinąć się wtórne nowotwory złośliwe. Po terapii hematologicznych nowotworów złośliwych z użyciem leków CAR T-cell ukierunkowanych na antygen BCMA lub CD19, zgłaszano występowanie nowotworów złośliwych z limfocytów T. Nowotwory złośliwe z limfocytów T, w tym nowotwory CAR dodatnie, notowano w ciągu kilku tygodni do kilku lat po podaniu leków CAR T-cell ukierunkowanych na CD19 lub BCMA. Występowały przypadki śmiertelne. W razie pojawienia się wtórnego nowotworu złośliwego, należy skontaktować się z firmą w celu uzyskania instrukcji dotyczących pobrania od pacjenta próbek do badań.
U pacjentów, którzy byli leczeni produktem Tecartus, odnotowano przypadki zespołu mielodysplastycznego oraz ostrej białaczki szpikowej, w tym przypadki zakończone zgonem.
Pacjentów trzeba monitorować przez całe życie pod kątem wtórnych nowotworów złośliwych.
Zespół rozpadu guza (ang. tumour lysis syndrome, TLS)
Rzadko obserwowano występowanie TLS, który może mieć ciężką postać. W celu zminimalizowania ryzyka wystąpienia TLS, pacjenci ze zwiększonym stężeniem kwasu moczowego lub dużą łączną masą guza powinni otrzymywać allopurynol lub inne leczenie profilaktyczne przed infuzją produktu Tecartus. Pacjentów należy koniecznie monitorować pod kątem przedmiotowych i podmiotowych objawów TLS, a objawy należy leczyć zgodnie ze standardowymi wytycznymi.
Wcześniejsze przeszczepienie komórek macierzystych (GvHD)
Nie zaleca się podawania leczenia pacjentom, u których przeszczepiono allogeniczne komórki macierzyste i mają aktywną, przewlekłą lub ostrą GvHD ze względu na ryzyko pogorszenia przebiegu GvHD przez produkt Tecartus.
Wcześniejsze leczenie terapią anty-CD19
Nie zaleca się stosowania produktu Tecartus, jeśli u pacjenta nastąpił nawrót choroby bez ekspresji CD19 po wcześniejszej terapii anty-CD19.
Ostra białaczka limfoblastyczna bez ekspresji CD19
Nie zaleca się stosowania produktu Tecartus u pacjentów z chorobą bez ekspresji CD19 lub z niepotwierdzonym statusem CD19.
Zawartość sodu
Ten produkt leczniczy zawiera 300 mg sodu na infuzję, co odpowiada 15% zalecanej przez WHO maksymalnej 2 g dobowej dawki sodu dla osoby dorosłej.
Monitorowanie długoterminowe
Oczekuje się, że pacjenci zostaną wpisani do rejestru pacjentów w celu lepszego zrozumienia długoterminowego bezpieczeństwa stosowania i skuteczności produktu Tecartus.
4.5 Interakcje z innymi produktami leczniczymi i inne rodzaje interakcji
Nie przeprowadzono badań dotyczących interakcji z produktem Tecartus.
Profilaktyczne ogólnoustrojowe stosowanie kortykosteroidów może zakłócić działanie produktu Tecartus i dlatego nie jest rutynowo zalecane przed infuzją (patrz punkt 4.2).
Żywe szczepionki
Nie badano bezpieczeństwa podawania szczepionek zawierających żywe wirusy w trakcie i po leczeniu produktem Tecartus. Jako środek ostrożności, nie zaleca się podawania szczepionek zawierających żywe wirusy przez co najmniej 6 tygodni przed rozpoczęciem chemioterapii limfodeplecyjnej, w trakcie leczenia produktem Tecartus oraz do momentu zregenerowania się układu odpornościowego po leczeniu.
4.6 Wpływ na płodność, ciążę i laktację
Kobiety w wieku rozrodczym/Antykoncepcja u mężczyzn i kobiet
U kobiet w wieku rozrodczym należy sprawdzić, czy pacjentka nie jest w ciąży przed rozpoczęciem leczenia produktem Tecartus.
Informacje dotyczące konieczności stosowania skutecznych metod antykoncepcji u pacjentów otrzymujących chemioterapię limfodeplecyjną można znaleźć w Charakterystyce Produktu Leczniczego dla tej chemioterapii.
Brak wystarczających danych dotyczących ekspozycji, aby przedstawić zalecenia dotyczące czasu stosowania antykoncepcji po leczeniu produktem Tecartus.
Ciąża
Brak dostępnych danych dotyczących stosowania produktu Tecartus u kobiet w okresie ciąży. Nie przeprowadzono badań produktu Tecartus na zwierzętach w zakresie toksycznego wpływu na reprodukcję i rozwój, aby można było ocenić, czy może mieć szkodliwe działanie na płód w przypadku stosowania u kobiet w okresie ciąży (patrz punkt 5.3).
Nie wiadomo, czy produkt Tecartus może przenikać do płodu. Biorąc pod uwagę mechanizm działania, jeśli transdukowane komórki przenikną przez łożysko, mogą mieć toksyczny wpływ na płód, w tym powodować niedobór limfocytów B. Dlatego nie zaleca się stosowania produktu Tecartus u kobiet w ciąży ani u kobiet w wieku rozrodczym, które nie stosują antykoncepcji. Kobiety w ciąży należy koniecznie poinformować o potencjalnych zagrożeniach dla płodu. W przypadku zajścia w ciążę po leczeniu produktem Tecartus, pacjentka musi skonsultować z lekarzem prowadzącym.
Należy koniecznie rozważyć ocenę stężenia immunoglobulin oraz liczby limfocytów B u noworodków matek leczonych produktem Tecartus.
Karmienie piersią
Nie wiadomo, czy produkt Tecartus przenika do mleka ludzkiego lub przedostaje się do organizmu dziecka karmionego piersią. Należy koniecznie poinformować kobiety karmiące piersią o ryzyku, na które może być narażone dziecko karmione piersią.
Płodność
Brak dostępnych danych klinicznych dotyczących wpływu produktu Tecartus na płodność. W badaniach na zwierzętach nie oceniano wpływu na płodność samców i samic.
4.7 Wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn
Produkt Tecartus wywiera znaczny wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn.
Ze względu na możliwość wystąpienia zdarzeń neurologicznych, w tym zmian stanu psychicznego lub drgawek, pacjenci nie mogą prowadzić pojazdów ani obsługiwać ciężkich lub potencjalnie niebezpiecznych maszyn przez co najmniej 4 tygodnie od infuzji lub do momentu całkowitego ustąpienia neurologicznych działań niepożądanych.
4.8 Działania niepożądane
Podsumowanie profilu bezpieczeństwa
Chłoniak z komórek płaszcza
Dane dotyczące bezpieczeństwa opisane w tym punkcie odzwierciedlają skutki narażenia na produkt Tecartus w badaniu fazy II ZUMA-2, w którym łącznie 82 pacjentów z nawrotowym/opornym MCL otrzymywało pojedynczą dawkę żywotnych limfocytów CAR-T (2 × 10⁶ lub 0,5 × 10⁶ limfocytów CAR-T anty-CD19/kg mc.) na podstawie zalecanej dawki w zależności od masy ciała.
Do najważniejszych i najczęstszych działań niepożądanych należały: CRS (91%), zakażenia (55%) oraz encefalopatia (51%).
Ciężkie działania niepożądane wystąpiły u 56% pacjentów. Do najczęstszych, ciężkich działań niepożądanych należały: encefalopatia (26%), zakażenia (28%) oraz zespół uwalniania cytokin (15%).
Działania niepożądane stopnia 3. lub wyższego zaobserwowano u 67% pacjentów. Najczęściej występującymi niehematologicznymi działaniami niepożądanymi stopnia 3. lub wyższego były: zakażenia (34%) i encefalopatia (24%). Do najczęściej występujących hematologicznych działań niepożądanych stopnia 3. lub wyższego należały: neutropenia (99%), leukopenia (98%), limfopenia (96%), małopłytkowość (65%) oraz niedokrwistość (56%).
Ostra białaczka limfoblastyczna
Dane dotyczące bezpieczeństwa opisane w tym punkcie odzwierciedlają skutki narażenia na produkt Tecartus w badaniu fazy I/II ZUMA-3, w którym łącznie 100 pacjentów z nawrotową/oporną na leczenie ALL wywodzącą się z prekursorów limfocytów B otrzymało pojedynczą dawkę żywotnych limfocytów CAR-T (0,5 × 10⁶, 1 × 10⁶ lub 2 × 10⁶ limfocytów CAR-T anty-CD19/kg mc.) na podstawie zalecanej dawki w zależności od masy ciała.
Do najważniejszych i najczęstszych działań niepożądanych należały: CRS (91%), encefalopatia (57%) oraz zakażenia (41%).
Ciężkie działania niepożądane wystąpiły u 70% pacjentów. Do najczęstszych, ciężkich działań niepożądanych należały: CRS (25%), zakażenia (22%) oraz encefalopatia (21%).
Działania niepożądane stopnia 3. lub wyższego zaobserwowano u 76% pacjentów. Najczęściej występującymi niehematologicznymi działaniami niepożądanymi stopnia 3. lub wyższego były: zakażenia (27%), CRS (25%) i encefalopatia (22%).
Tabelaryczna lista działań niepożądanych
Działania niepożądane opisane w tym punkcie zaobserwowano u łącznie 182 pacjentów otrzymujących produkt Tecartus w dwóch głównych wieloośrodkowych badaniach klinicznych, ZUMA-2 (n=82) oraz ZUMA-3 (n=100). Działania te wymienione są według klasyfikacji układów i narządów oraz częstości występowania. Częstość występowania zdefiniowana jest następująco: bardzo często (≥1/10), często (≥1/100 do <1/10). W obrębie każdej grupy o określonej częstości występowania działania niepożądane wymieniono zgodnie ze zmniejszającym się nasileniem.
Tabela 1 Działania niepożądane związane ze stosowaniem produktu Tecartus
| Klasyfikacja układów i narządów | Częstość występowania | Działania niepożądane |
| Zakażenia i zarażenia pasożytnicze | ||
| Bardzo często | Zakażenia nieswoistymi patogenami Zakażenia bakteryjne Zakażenia grzybicze Zakażenia wirusowe | |
| Zaburzenia krwi i układu chłonnego | ||
| Bardzo często | Leukopeniaa Neutropeniaa Limfopeniaa Małopłytkowośća Niedokrwistośća Gorączka neutropeniczna | |
| Często | Koagulopatia | |
| Zaburzenia układu immunologicznego | ||
| Bardzo często | Zespół uwalniania cytokinb Hipogammaglobulinemia | |
| Często | Nadwrażliwość Limfohistiocytoza hemofagocytarna | |
| Zaburzenia metabolizmu i odżywiania | ||
| Bardzo często | Hipofosfatemiaa Zmniejszone łaknienie Hipomagnezemia Hiperglikemiaa | |
| Często | Hipoalbuminemiaa Odwodnienie | |
| Zaburzenia psychiczne | ||
| Bardzo często | Majaczenie Lęk Bezsenność | |
| Zaburzenia układu nerwowego | ||
| Bardzo często | Encefalopatia Drżenie Ból głowy Zespół neurotoksyczności związanej z komórkami efektorowymi układu odpornościowego (ICANSb, c) Afazja Zawroty głowy Neuropatia | |
| Często | Drgawki, w tym stan padaczkowy Ataksja Zwiększone ciśnienie śródczaszkowe | |
| Zaburzenia oka | ||
| Często | Zaburzenia widzenia | |
| Zaburzenia serca | ||
| Bardzo często | Tachykardie Bradykardie | |
| Często | Nadkomorowe zaburzenia rytmu serca | |
| Zaburzenia naczyniowe | ||
| Bardzo często | Niedociśnienie tętnicze Nadciśnienie tętnicze Krwotok | |
| Często | Zakrzepica | |
| Klasyfikacja układów i narządów | Częstość występowania | Działania niepożądane |
| Zaburzenia układu oddechowego, klatki piersiowej i śródpiersia | ||
| Bardzo często | Kaszel Duszność Wysięk opłucnowy Niedotlenienie | |
| Często | Niewydolność oddechowa Obrzęk płuc | |
| Zaburzenia żołądka i jelit | ||
| Bardzo często | Nudności Biegunka Zaparcia Ból brzucha Wymioty Ból w jamie ustnej | |
| Często | Suchość w jamie ustnej Dysfagia | |
| Zaburzenia skóry i tkanki podskórnej | ||
| Bardzo często | Wysypka Zaburzenia skórne | |
| Zaburzenia mięśniowo-szkieletowe i tkanki łącznej | ||
| Bardzo często | Bóle mięśniowo-szkieletowe Zaburzenia ruchowe | |
| Zaburzenia nerek i dróg moczowych | ||
| Bardzo często | Niewydolność nerek | |
| Często | Zmniejszenie wydalania moczu | |
| Zaburzenia ogólne i stany w miejscu podania | ||
| Bardzo często | Obrzęk Zmęczenie Gorączka Ból Dreszcze | |
| Często | Reakcja związana z infuzją | |
| Badania diagnostyczne | ||
| Bardzo często | Zwiększona aktywność aminotransferazy alaninoweja Zwiększone stężenie kwasu moczowego we krwia Zwiększona aktywność aminotransferazy asparaginianoweja Hipokalcemiaa Hiponatremiaa Zwiększone stężenie bilirubiny związaneja Hipokaliemiaa | |
| Często | Zwiększone stężenie bilirubinya | |
W tabeli 1 uwzględniono wyłącznie przypadki cytopenii, które spowodowały (I) wystąpienie nowych lub zaostrzenie istniejących następstw klinicznych, (II) wymagały leczenia lub (III) modyfikacji aktualnego leczenia. a Częstość oparta na zmianie parametru laboratoryjnego stopnia 3. lub wyższego. b Patrz punkt „Opis wybranych działań niepożądanych”. c Częstość występowania ICANS została oszacowana na podstawie zdarzeń zgłoszonych po wprowadzeniu produktu leczniczego do obrotu. Data odcięcia danych w badaniu ZUMA-2: 24 lipca 2021 r.; Data odcięcia danych w badaniu ZUMA-3: 23 lipca 2021 r. | ||
Opis wybranych działań niepożądanych z badań ZUMA-2 oraz ZUMA-3 (n=182) oraz na podstawie zgłoszeń po wprowadzeniu produktu do obrotu
Zespół uwalniania cytokin
CRS wystąpił u 91% pacjentów. U dwudziestu procent (20%) pacjentów wystąpił CRS stopnia 3. lub wyższego (ciężki lub zagrażający życiu). Mediana czasu do wystąpienia wynosiła 3 dni (zakres od 1 do 13 dni), a mediana czasu trwania wynosiła 9 dni (zakres od 1 do 63 dni). U dziewięćdziesięciu siedmiu procent (97%) pacjentów doszło do ustąpienia CRS.
Najczęściej występującymi objawami przedmiotowymi i podmiotowymi związanymi z CRS wśród pacjentów z CRS były: gorączka (94%), niedociśnienie tętnicze (64%), niedotlenienie (32%), dreszcze (31%), tachykardia (27%), tachykardia zatokowa (23%), ból głowy (22%), zmęczenie (16%) oraz nudności (13%). Do ciężkich działań niepożądanych, które mogą być związane z CRS, należały: niedociśnienie tętnicze (22%), gorączka (15%), niedotlenienie (9%), tachykardia (3%), duszność (2%) oraz tachykardia zatokowa (2%). Wskazówki dotyczące monitorowania i leczenia – patrz punkt 4.4.
Neurologiczne zdarzenia i działania niepożądane
Neurologiczne działania niepożądane wystąpiły u 69% pacjentów. U trzydziestu dwóch procent (32%) pacjentów wystąpiły działania niepożądane stopnia 3. lub wyższego (ciężkie lub zagrażające życiu). Mediana czasu do wystąpienia działań niepożądanych wynosiła 7 dni (zakres od 1 do 262 dni). Zdarzenia neurologiczne ustąpiły u 113 z 125 pacjentów (90,4%), a mediana czasu ich trwania wynosiła 12 dni (zakres od 1 do 708 dni). U trzech pacjentów wystąpiły zdarzenia neurologiczne utrzymujące się do momentu zgonu, w tym u jednego pacjenta ze zgłoszoną ciężką encefalopatią i innego pacjenta ze zgłoszonym ciężkim stanem splątania. Pozostałe zdarzenia neurologiczne, które nie ustąpiły, były stopnia 2. U 93% wszystkich leczonych pacjentów pierwszy CRS lub zdarzenie neurologiczne wystąpiło w ciągu 7 dni od infuzji produktu Tecartus.
Do najczęściej występujących neurologicznych działań niepożądanych, w tym ICANS, należały: drżenie (32%), stan splątania (27%), encefalopatia (27%), afazja (21%) oraz pobudzenie (11%). U pacjentów otrzymujących produkt Tecartus wystąpiły ciężkie działania niepożądane, w tym encefalopatia (15%), afazja (6%), stan splątania (5%) oraz ciężkie przypadki obrzęku mózgu mogące doprowadzić do zgonu. Wskazówki dotyczące monitorowania i leczenia – patrz punkt 4.4.
Gorączka neutropeniczna i zakażenia
Gorączkę neutropeniczną zaobserwowano u 12% pacjentów po infuzji produktu Tecartus. Zakażenia wystąpiły u 87 spośród 182 pacjentów leczonych produktem Tecartus w badaniach ZUMA-2 oraz ZUMA-3. Zakażenia stopnia 3. lub wyższego (ciężkie, zagrażające życiu lub prowadzące do zgonu) wystąpiły u 30% pacjentów; obejmowały one zakażenia nieswoistymi patogenami oraz zakażenia bakteryjne, grzybicze i wirusowe, które wystąpiły u odpowiednio 23%, 8%, 2% i 4% pacjentów. Wskazówki dotyczące monitorowania i leczenia – patrz punkt 4.4.
Przedłużająca się cytopenia
Cytopenie występują bardzo często w następstwie chemioterapii limfodeplecyjnej i leczenia produktem Tecartus.
Przedłużająca się (obecna w dniu 30. lub później, lub pojawiająca się w dniu 30. lub później) cytopenia stopnia 3. lub wyższego wystąpiła u 48% pacjentów i obejmowała neutropenię (34%), małopłytkowość (27%) i niedokrwistość (15%). Wskazówki dotyczące leczenia – patrz punkt 4.4.
Hipogammaglobulinemia
Hipogammaglobulinemia wystąpiła u 12% pacjentów. Hipogammaglobulinemia stopnia 3. lub wyższego wystąpiła u 1% pacjentów. Wskazówki dotyczące leczenia – patrz punkt 4.4.
Immunogenność
Immunogenność produktu Tecartus oceniano za pomocą testu immunoenzymatycznego (ELISA) wykrywającego przeciwciała wiążące FMC63, z których wywodzą się przeciwciała anty-CD19 CAR. Do tej pory nie stwierdzono żadnej immunogenności przeciwciał przeciwko limfocytom CAR-T anty-CD19 u pacjentów z MCL. Wyniki wstępnego testu przesiewowego wykazały obecność przeciwciał u 17 pacjentów w badaniu ZUMA-2 w każdym punkcie czasowym, jednakże potwierdzający ortogonalny test komórkowy wykazał brak przeciwciał u wszystkich tych 17 pacjentów w badaniu ZUMA-2 we wszystkich puntach czasowych, w których przeprowadzono testy. Wyniki wstępnego testu przesiewowego wykazały obecność przeciwciał u 16 pacjentów w badaniu ZUMA-3 w każdym punkcie czasowym. Wśród pacjentów, których próbki nadawały się do oceny w ramach badań potwierdzających, u dwóch pacjentów wykazano obecność przeciwciał po leczeniu. U jednego z tych pacjentów potwierdzono obecność przeciwciał w miesiącu 6. U drugiego pacjenta potwierdzono obecność przeciwciał podczas ponownego leczenia w dniu 28. oraz w miesiącu 3. Nie ma dowodów wskazujących, że u tych pacjentów zmieniona została kinetyka wstępnej ekspansji, czynność limfocytów CAR-T i utrzymywanie się produktu Tecartus, ani też bezpieczeństwo stosowania i skuteczność produktu Tecartus.
Wtórne nowotwory złośliwe
Po leczeniu innymi produktami CAR T-cell zgłaszano następujące działania niepożądane, które mogą wystąpić również po leczeniu produktem Tecartus: wtórny nowotwór złośliwy z limfocytów T.
Zgłaszanie podejrzewanych działań niepożądanych
Po dopuszczeniu produktu leczniczego do obrotu istotne jest zgłaszanie podejrzewanych działań niepożądanych. Umożliwia to nieprzerwane monitorowanie stosunku korzyści do ryzyka stosowania produktu leczniczego. Osoby należące do fachowego personelu medycznego powinny zgłaszać wszelkie podejrzewane działania niepożądane za pośrednictwem krajowego systemu zgłaszania wymienionego w załączniku V.
4.9 Przedawkowanie
Brak danych dotyczących objawów przedawkowania produktu Tecartus.
5. WŁAŚCIWOŚCI FARMAKOLOGICZNE
5.1 Właściwości farmakodynamiczne
Grupa farmakoterapeutyczna: Inne leki przeciwnowotworowe, przeciwnowotworowa terapia komórkowa lub genowa, kod ATC: L01XL06.
Mechanizm działania
Tecartus, produkt stosowany w immunoterapii, skierowany przeciwko CD19, to genetycznie zmodyfikowane autologiczne limfocyty T wiążące się z komórkami nowotworowymi prezentującymi CD19 i zdrowymi limfocytami B. Po połączeniu limfocytów CAR-T anty-CD19 z komórkami docelowymi prezentującymi CD19 domena kostymulująca CD28 i domena sygnalizacyjna CD3-zeta aktywują zstępujące kaskady sygnałowe, co prowadzi do aktywacji i proliferacji limfocytów T, a także do nabycia przez nie funkcji efektorowych i wydzielania zapalnych cytokin i chemokin. Ta sekwencja zdarzeń prowadzi do zabijania docelowych komórek prezentujących CD19.
Działanie farmakodynamiczne
Zarówno w badaniu ZUMA-2, jak i badaniu ZUMA-3 odpowiedź farmakodynamiczną oceniano w odstępach 4-tygodniowych po infuzji produktu Tecartus, mierząc przejściowe zwiększenie stężenia cytokin, chemokin i innych cząsteczek we krwi. Analizowano stężenie cytokin i chemokin, takich jak IL-6, IL-8, IL-10, IL-15, TNF-α, interferon-gamma (IFN-γ) i receptor alfa IL-2. Maksymalne zwiększenie stężeń było zasadniczo obserwowane w ciągu pierwszych 8 dni po infuzji, a stężenia z reguły powracały do wartości wyjściowych w ciągu 28 dni.
Ze względu na docelowe, niezwiązane bezpośrednio z nowotworem działanie produktu Tecartus, może wystąpić okres aplazji limfocytów B po leczeniu.
Analizy translacji przeprowadzone w celu ustalenia związków między stężeniami cytokin, a występowaniem CRS lub zdarzeń neurologicznych wykazały, że z występowaniem neurologicznych działań niepożądanych oraz CRS stopnia 3. lub wyższego były związane większe stężenia (maksymalne i AUC po 1 miesiącu) wielu analitów w surowicy, w tym IL-6, IL-10 oraz TNF-α.
Skuteczność kliniczna i bezpieczeństwo stosowania
Nawrotowy lub oporny na leczenie MCL: badanie ZUMA-2
Skuteczność i bezpieczeństwo stosowania produktu Tecartus u dorosłych pacjentów z nawrotowym lub opornym na leczenie MCL, którzy uprzednio otrzymywali chemioterapię zawierającą antracyklinę lub bendamustynę, przeciwciała anty-CD20 oraz inhibitor kinazy tyrozynowej Brutona (BTKi) (ibrutynib lub akalabrutynib) oceniano w otwartym, wieloośrodkowym badaniu fazy II z udziałem jednej grupy pacjentów. Pacjenci kwalifikujący się do udziału mieli także progresję choroby po ostatnim leczeniu lub chorobę oporną na ostatnie leczenie. Pacjenci z czynnymi lub ciężkimi zakażeniami, z przeszczepieniem allogenicznych komórek macierzystych krwiotwórczych (ang. haematopoietic stem cell transplantation, HSCT) w wywiadzie, obecnością komórek nowotworowych w płynie mózgowo-rdzeniowym lub przerzutami do mózgu lub z jakimkolwiek chłoniakiem OUN lub zaburzeniami OUN w wywiadzie nie kwalifikowali się do udziału w badaniu. Do badania ZUMA-2 włączono łącznie 74 pacjentów (tzn. poddano leukaferezie), a 68 spośród tych pacjentów leczono produktem Tecartus. Trzech pacjentów nie otrzymało produktu Tecartus z powodu niepowodzenia procesu wytwarzania. Dwóch innych pacjentów nie otrzymało leczenia z powodu progresji choroby (zgonu) po leukaferezie. Jeden pacjent nie był leczony produktem Tecartus po otrzymaniu chemioterapii limfodeplecyjnej z powodu utrzymującego się czynnego migotania przedsionków. Cała populacja objęta analizą (ang. full analysis set, FAS) zdefiniowana była jako wszyscy pacjenci, których poddano leukaferezie. Podsumowanie wyjściowej charakterystyki pacjentów przedstawione jest w tabeli 2.
Tabela 2 Podsumowanie wyjściowej charakterystyki w badaniu ZUMA-2
| Kategoria | Wszyscy pacjenci poddani leukaferezie (FAS) (N = 74) |
| Wiek (lata) | |
| Mediana (min., maks.) | 65 (38, 79) |
| ≥65 | 58% |
| Płeć męska | 84% |
| Mediana liczby wcześniejszych terapii (min., maks.) | 3 (1; 5) |
| Podgrupa choroby nawrotowej/opornej | |
| Wznowa po auto-SCT | 42% |
| Oporność na ostatnie leczenie MCL | 39% |
| Wznowa po ostatnim leczeniu MCL | 19% |
| Pacjenci z chorobą IV stopnia zaawansowania | 86% |
| Pacjenci z zajęciem szpiku kostnego | 51% |
| Charakterystyka morfologiczna | |
| Klasyczny MCL | 54% |
| Blastoidalny MCL | 26% |
| Inny | 1% |
| Nieznany | 19% |
| Otrzymywali terapię pomostową | |
| Tak | 38% |
| Nie | 62% |
| Kategoria | Wszyscy pacjenci poddani leukaferezie (FAS) (N = 74) |
| IHC w kierunku Ki-67 w laboratorium centralnym | |
| N | 49 |
| Mediana | 65% |
| Auto-SCT – autologiczne przeszczepienie komórek macierzystych; IHC – test immunohistochemiczny; Maks. – maksimum; MCL – chłoniak z komórek płaszcza; Min. – minimum. | |
Produkt Tecartus był podawany pacjentom w jednorazowej infuzji dożylnej w dawce docelowej wynoszącej 2 × 10⁶ limfocytów CAR-T anty-CD19/kg mc. (maksymalna dopuszczalna dawka: 2 × 10⁸ komórek) po zastosowaniu chemoterapii limfodeplecyjnej składającej się z cyklofosfamidu w dawce 500 mg/m2 i fludarabiny w dawce 30 mg/m2 podawanych dożylnie w 5., 4. i 3. dniu przed leczeniem. Zastosowanie terapii pomostowej pomiędzy leukaferezą, a chemioterapią limfodeplecyjną było dozwolone w celu opanowania obciążenia chorobą.
U pacjentów leczonych produktem Tecartus mediana czasu od przeprowadzenia leukaferezy do zwolnienia produktu wynosiła 13 dni (zakres od 9 do 20 dni), a mediana czasu od przeprowadzenia leukaferezy do infuzji produktu Tecartus wynosiła 27 dni (zakres od 19 do 74 dni, z wyjątkiem jednego odstającego okresu 134 dni). Mediana dawki wynosiła 2,0 × 10⁶ limfocytów CAR-T anty-CD19/kg. Wszyscy pacjenci otrzymali infuzję produktu Tecartus w dniu 0. i byli hospitalizowani co najmniej do dnia 7.
Pierwszorzędowym punktem końcowym był odsetek odpowiedzi obiektywnej (ang. objective response rate, ORR), określony przez niezależną komisję oceniającą w oparciu o kryteria Lugano z 2014 r. Drugorzędowe punkty końcowe obejmowały czas trwania odpowiedzi (ang. duration of response, DOR), całkowite przeżycie (ang. overall survival, OS), okres przeżycia bez progresji choroby (ang. progression free survival, PFS) oraz nasilenie zdarzeń niepożądanych.
W analizie pierwszorzędowej populacja objęta analizą została zdefiniowana wcześniej i obejmowała pierwszych 60 pacjentów leczonych produktem Tecartus, u których dokonano oceny odpowiedzi na leczenie 6 miesięcy po ocenie choroby w 4. tygodniu po infuzji produktu Tecartus. W tej analizie 60 pacjentów ORR wynosił 93%, a odsetek całkowitej remisji (ang. complete remission, CR) wynosił 67%. ORR był znacznie większy od określonego wcześniej, historycznego odsetka kontrolnego wynoszącego 25% przy jednostronnym poziomie istotności wynoszącym 0,025 (p < 0,0001).
Zaktualizowane analizy skuteczności 24-miesięcznego okresu obserwacji przeprowadzono z wykorzystaniem zmodyfikowanej populacji zgodnej z zamiarem leczenia (ang. modified intent to treat, mITT), która obejmowała 68 pacjentów leczonych produktem Tecartus. W analizie 24-miesięcznego okresu obserwacji odsetki ORR oraz CR u pacjentów w populacji mITT wynosiły odpowiednio 91% i 68%.
Wyniki uzyskane w FAS w analizie pierwszorzędowej oraz w analizie 24-miesięcznego okresu obserwacji przedstawiono w tabeli 3.
Tabela 3 Podsumowanie wyników skuteczności uzyskanych w badaniu ZUMA-2
| Kategoria | Wszyscy pacjenci poddani leukafereziea (FAS) (N = 74) | |
Analiza pierwszorzędowa | Obserwacja po 24 miesiącach | |
| Odsetek odpowiedzi obiektywnej (ORR), n (%) [95% CI] | 62 (84%) [73,4; 91,3] | 62 (84%) [73,4; 91,3] |
| CR n (%) [95% CI] | 44 (59%) [47,4; 70,7] | 46 (62%) [50,1; 73,2] |
| PR n (%) [95% CI] | 18 (24%) [15,1; 35,7] | 16 (22%) [12,9; 32,7] |
| Kategoria | Wszyscy pacjenci poddani leukafereziea (FAS) (N = 74) | |||
Analiza pierwszorzędowa | Obserwacja po 24 miesiącach | |||
| Czas trwania odpowiedzi (DOR)b | ||||
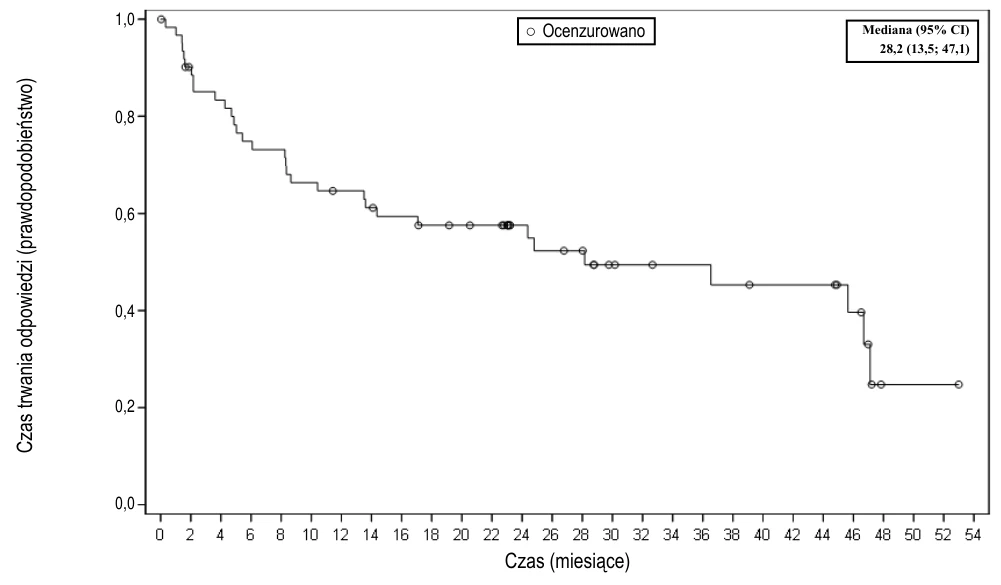
| Mediana w miesiącach [95% CI] | NR [10,4; NE] | 28,2 (13,5; 47,1) | ||
| Zakresc w miesiącach | 0,0+; 35,0+ | 0,0+; 53,0+ | ||
| Utrzymująca się odpowiedź, CR+PR, CR, n (%)d | 32 (43%), 30 (41%) | 25 (34%), 25 (34%) | ||
| Okres przeżycia bez progresji choroby | ||||
| Mediana, w miesiącach [95% CI] | 16,2 [9,9; NE] | 24,0 (10,1; 48,2) | ||
| CI – przedział ufności; CR – całkowita remisja; FAS – cała populacja objęta analizą; NE – niemierzalne; NR – nie | ||||
| osiągnięto; PR – częściowa remisja. | ||||
| a Z 74 pacjentów włączonych do badania (tzn. poddanych leukaferezie), 69 pacjentów otrzymało chemioterapię | ||||
| limfodeplecyjną, a 68 pacjentów otrzymało produkt Tecartus. | ||||
| b Wśród wszystkich pacjentów z odpowiedzią na leczenie. DOR jest mierzony jako okres od daty pierwszej | ||||
| obiektywnej odpowiedzi do daty progresji choroby lub zgonu. | ||||
| c Znak + wskazuje ocenzurowaną wartość. | ||||
| d W dniu daty odcięcia danych. Odsetki wyliczone są z użyciem łącznej liczby pacjentów w populacji analizy | ||||
| w mianowniku. | ||||
Rycina 1 DOR w analizie Kaplana-Meiera w populacji FAS
Dzieci i młodzież
Europejska Agencja Leków uchyliła obowiązek dołączania wyników badań produktu leczniczego Tecartus we wszystkich podgrupach populacji dzieci i młodzieży w leczeniu MCL (stosowanie u dzieci i młodzieży, patrz punkt 4.2).
Nawrotowa lub oporna na leczenie ALL wywodząca się z prekursorów limfocytów B: badanie ZUMA-3
Skuteczność i bezpieczeństwo stosowania produktu Tecartus u dorosłych pacjentów z nawrotową lub oporną na leczenie ALL wywodzącą się z prekursorów limfocytów B oceniano w otwartym, wieloośrodkowym badaniu fazy II. Nawrotową lub oporną na leczenie ALL wywodzącą się z prekursorów limfocytów B zdefiniowano następująco: choroba pierwotnie oporna na leczenie, pierwszy nawrót następujący po remisji trwającej ≤ 12 miesięcy; choroba nawrotowa lub oporna na leczenie po drugiej lub wyższej linii terapii; choroba nawrotowa lub oporna na leczenie po przeszczepieniu allogenicznych komórek macierzystych (ang. allogeneic stem cell transplant, allo-SCT) (pod warunkiem, że przeszczepienie miało miejsce ≥ 100 dni przed włączeniem do badania oraz, że pacjent nie przyjmował żadnych leków immunosupresyjnych przez ≤ 4 tygodnie przed włączeniem do badania). Z badania wykluczono pacjentów z czynnym lub ciężkim zakażeniem, czynną chorobą przeszczep przeciwko gospodarzowi oraz jakimikolwiek zaburzeniami OUN w wywiadzie. Pacjenci z chorobą OUN-2 bez klinicznie jawnych zmian neurologicznych kwalifikowali się do udziału w badaniu. Do fazy II badania ZUMA-3 ogółem włączono 71 pacjentów (tzn. poddano leukaferezie) i 55 pacjentów leczono produktem Tecartus. Sześciu pacjentów nie otrzymało produktu Tecartus z powodu niepowodzenia procesu wytwarzania. Ośmiu innych pacjentów nie otrzymało leczenia z powodu działań niepożądanych po leukaferezie. Dwóch pacjentów, którzy zostali poddani leukaferezie oraz otrzymali chemioterapię limfodeplecyjną, nie było leczonych produktem Tecartus; u jednego pacjenta wystąpiła bakteriemia oraz gorączka neutropeniczna, a drugi pacjent nie spełniał kryteriów kwalifikacyjnych po przejściu chemioterapii limfodeplecyjnej. Populacja FAS obejmowała wszystkich pacjentów poddanych leukaferezie, zmodyfikowana populacja zgodna z zamiarem leczenia (mITT) obejmowała wszystkich pacjentów poddanych leukaferezie i leczonych produktem Tecartus w fazie II. Podsumowanie wyjściowej charakterystyki pacjentów przedstawiono w tabeli 4.
Tabela 4 Podsumowanie wyjściowej charakterystyki w fazie II badania ZUMA-3
| Kategoria | Wszyscy pacjenci poddani leukaferezie (FAS) (N = 71) | Wszyscy leczeni pacjenci (mITT) (N = 55) |
| Wiek (lata) | ||
| Mediana (min., maks.) | 44 (19 do 84) | 40 (19 do 84) |
| Płeć męska | 58% | 60% |
| Rasa biała | 72% | 67% |
| Choroba pierwotnie oporna na leczenie | 30% | 33% |
| Choroba nawrotowa/oporna na leczenie po ≥ 2 liniach terapii | 76% | 78% |
| Pierwszy nawrót, jeśli pierwsza remisja po ≤ 12 miesiącach | 28% | 29% |
| Liczba linii wcześniejszych terapii | ||
| Mediana (min., maks.) | 2 (1 do 8) | 2 (1 do 8) |
| ≥ 3 | 48% | 47% |
| Wcześniejsze terapie | ||
| Allo-SCT | 39% | 42% |
| Blinatumomab | 46% | 45% |
| Inotuzumab | 23% | 22% |
| Chromosom Filadelfia (Ph+) | 27% | 27% |
| Allo-SCT – przeszczepienie allogenicznych komórek macierzystych; Maks. – maksimum; Min. – minimum | ||
Produkt Tecartus był podawany pacjentom w jednorazowej infuzji dożylnej w dawce docelowej wynoszącej 1 × 10⁶ limfocytów CAR-T anty-CD19/kg mc. (maksymalna dopuszczalna dawka: 1 × 10⁸ komórek) po zastosowaniu chemoterapii limfodeplecyjnej. Składała się ona z cyklofosfamidu w dawce 900 mg/m2 podawanego dożylnie w ciągu 60 min. w dniu 2. przed infuzją produktu Tecartus oraz fludarabiny w dawce 25 mg/m2 podawanej dożylnie w ciągu 30 min. w 4., 3. i 2. dniu przed infuzją produktu Tecartus. Spośród 55 pacjentów, którzy otrzymali produkt Tecartus, 51 pacjentów otrzymało terapię pomostową pomiędzy leukaferezą, a chemioterapią limfodeplecyjną w celu opanowania obciążenia chorobą.
Mediana czasu od przeprowadzenia leukaferezy do dostarczenia produktu wynosiła 16 dni (zakres od 11 do 42 dni), a mediana czasu od przeprowadzenia leukaferezy do infuzji produktu Tecartus wynosiła 29 dni (zakres od 20 do 60 dni). Mediana dawki wynosiła 1,0 × 10⁶ limfocytów CAR-T anty-CD19/kg mc. Wszyscy pacjenci otrzymali infuzję produktu Tecartus w dniu 0. i byli hospitalizowani co najmniej do dnia 7.
Pierwszorzędowym punktem końcowym był ogólny odsetek całkowitej remisji (ang. overall complete remission rate, OCR) [całkowita remisja (CR) + całkowita remisja z niepełną regeneracją hematologiczną (ang. incomplete hematologic recovery, CRi)] u pacjentów leczonych produktem Tecartus, jak określono w niezależnej analizie. U 55 pacjentów leczonych produktem Tecartus (mITT), odsetek OCR wyniósł 70,9% z odsetkiem CR wynoszącym 56,4% (tabela 5), który był istotnie większy niż wcześniej określony odsetek kontrolny równy 40%. Wśród 39 pacjentów, którzy osiągnęli CR lub CRi, mediana czasu do odpowiedzi na leczenie wyniosła 1,1 miesiąca (zakres od 0,85 do 2,99 miesiąca).
Wszyscy leczeni pacjenci zostali poddani potencjalnemu okresowi obserwacji wynoszącemu ≥18 miesięcy, przy medianie czasu obserwacji równej 20,5 miesiąca (95% CI: 0,3; 32,6 miesiąca) oraz medianie czasu obserwacji pod kątem OS wynoszącej 24,0 miesiąca (95% CI: 23,3; 24,6).
Tabela 5 Podsumowanie wyników skuteczności uzyskanych w fazie II badania ZUMA-3
| FAS N = 71 | mITTa N = 55 | |
| Odsetek OCR (CR + CRi) n (%) [95% CI] | 39 (54;9) [43; 67] | 39 (70,9) [57,0; 82,0] |
| Odsetek CR, n (%) [95% CI] | 31 (43,7) [32; 56] | 31 (56,4) [42,0; 70,0] |
| Ujemny odsetek minimalnej choroby resztkowej (MRD) wśród pacjentów z OCR (CR lub CRi), n (%) | n = 39 38 (97%) | n = 39 38 (97%) |
Czas trwania remisji, mediana w miesiącach [95% CI] b Zakres mediany w miesiącach | 14,6 [9,4; NE]c (0,03+; 24,08+) | 14,6 [9,4; NE]c (0,03+; 24,08+) |
CI – przedział ufności; CR – całkowita remisja; NE – niemożliwe do oszacowania a. Z 71 pacjentów włączonych do badania (i poddanych leukaferezie), 57 pacjentów otrzymało chemioterapię kondycjonującą, a 55 pacjentów otrzymało produkt Tecartus. b. Dane pacjentów zostały ocenzurowane w momencie ostatniej mierzalnej oceny choroby przed rozpoczęciem nowej terapii przeciwnowotworowej (z wyłączeniem wznowienia podawania inhibitora kinaz tyrozynowych) lub allo-SCT w celu wykluczenia wszelkiego wpływu, jaki ta nowa terapia mogła mieć na DOR, co mogłoby zaburzyć obraz wpływu KTE-X19. Wyniki analiz, które nie zostały ocenzurowane w odniesieniu do kolejnego allo-SCT lub rozpoczęcia nowej terapii przeciwnowotworowej były spójne z analizami stanowiącymi podstawę do ocenzurowania zdarzeń. c. Czas trwania remisji został zdefiniowany jedynie dla uczestników osiągających OCR, w związku z tym wyniki analizy w FAS i mITT były identyczne. | ||
Rycina 2 DOR w analizie Kaplana-Meiera w zbiorze analizy mITTa 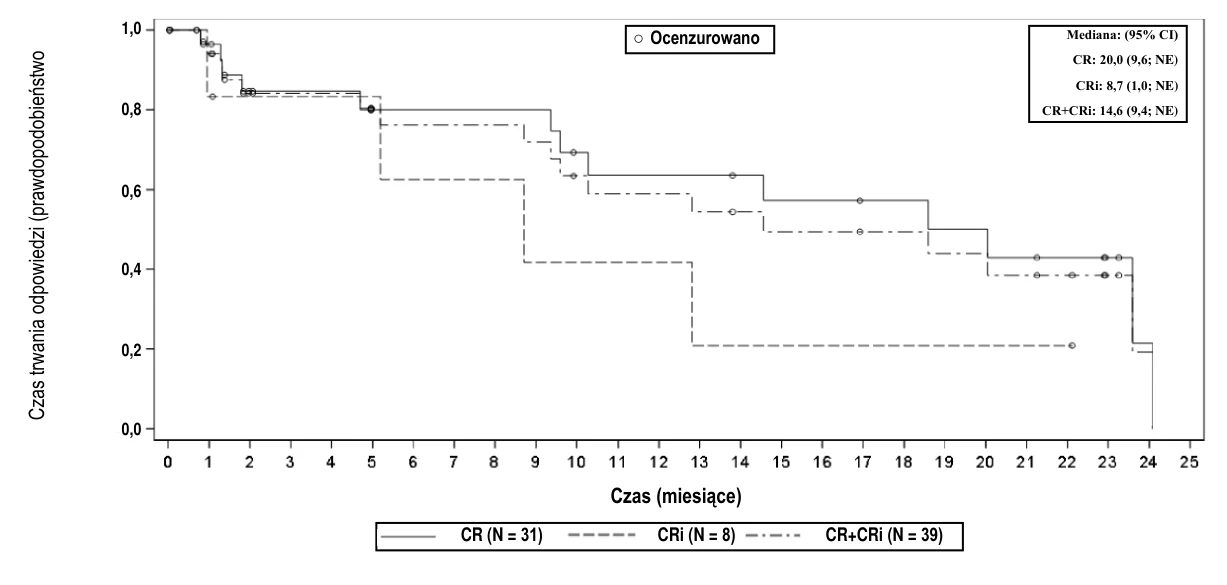


a. DOR zdefiniowano jedynie dla uczestników osiągających OCR, w związku z tym wyniki analizy w FAS i mITT były identyczne.
Dzieci i młodzież
Europejska Agencja Leków wstrzymała obowiązek dołączania wyników badań produktu leczniczego Tecartus w jednej lub kilku podgrupach populacji dzieci i młodzieży w leczeniu ALL wywodzącej się z prekursorów limfocytów B oraz uchyliła obowiązek dołączania wyników badań produktu leczniczego Tecartus w leczeniu ALL we wszystkich podgrupach populacji dzieci i młodzieży o masie ciała mniejszej niż 6 kg. Stosowanie u dzieci i młodzieży, patrz punkt 4.2.
Dopuszczenie warunkowe
Ten produkt leczniczy został dopuszczony do obrotu zgodnie z procedurą dopuszczenia warunkowego. Oznacza to, że oczekiwane są dalsze dowody świadczące o korzyści ze stosowania produktu leczniczego zarówno w populacji pacjentów z MCL, jak i ALL.
Europejska Agencja Leków dokona, co najmniej raz do roku, przeglądu nowych informacji o tym produkcie leczniczym i w razie konieczności ChPL zostanie zaktualizowana.
5.2 Właściwości farmakokinetyczne
Kinetyka komórkowa
Chłoniak z komórek płaszcza
W następstwie infuzji produktu Tecartus w dawce 2 × 10⁶ CAR-T anty-CD19 komórek/kg mc. w badaniu ZUMA-2 obserwowano szybką początkową ekspansję limfocytów CAR-T anty-CD19, a następnie zmniejszanie ich liczby do wartości bliskiej wartości wyjściowej po 3 miesiącach. Maksymalne stężenie limfocytów CAR-T anty-CD19 wystąpiło w ciągu pierwszych 7 do 15 dni po infuzji.
Wśród pacjentów z MCL, liczba limfocytów CAR-T anty-CD19 we krwi była skorelowana z odpowiedzią obiektywną (CR lub PR) (tabela 6).
Tabela 6 Podsumowanie farmakokinetyki breksukabtagenu autoleucelu w badaniu ZUMA-2
| Liczba limfocytów CAR-T anty-CD19 | Pacjenci z odpowiedzią na leczenie (CR lub PR) (N = 63) | Pacjenci bez odpowiedzi na leczenie (N = 5) | Wartość p |
Maksimum (komórek/μl) Mediana [min.; maks.], n | 97,52 [0,24; 2589,47]; 62 | 0,39 [0,16; 22,02]; 5 | 0,0020 |
AUC0–28 (komórek/μl/dni) Mediana [min.; maks.], n | 1386,28 [3,83 do 2,77 × 10⁴]; 62 | 5,51 [1,81; 293,86]; 5 | 0,0013 |
Wartość p wyliczona z użyciem testu Wilcoxona.
Mediana maksymalnego stężenia limfocytów CAR-T anty-CD19 wynosiła 74,08 komórek/μl u pacjentów z MCL w wieku 65 lat i starszych (n = 39) oraz 112,45 komórek/μl u pacjentów z MCL w wieku poniżej 65 lat (n = 28). Mediana wartości AUC dla limfocytów CAR-T anty-CD19 wynosiła 876,48 komórek/μl/dobę u pacjentów z MCL w wieku 65 lat i starszych
oraz 1640,21 komórek/μl/dobę u pacjentów z MCL w wieku poniżej 65 lat.
Ostra białaczka limfoblastyczna
W następstwie infuzji produktu Tecartus w dawce 1 × 10⁶ CAR-T anty-CD19 komórek/kg mc. w badaniu ZUMA-3 obserwowano szybką początkową ekspansję limfocytów CAR-T anty-CD19, a następnie zmniejszanie ich liczby do wartości bliskiej wartości wyjściowej po 3 miesiącach. Mediana czasu do osiągnięcia maksymalnego stężenia limfocytów CAR-T anty-CD19 mieściła się w ciągu pierwszych 15 dni po infuzji produktu Tecartus.
Podsumowanie farmakokinetyki produktu Tecartus w czasie na podstawie centralnej oceny w oparciu
o ogólną odpowiedź na leczenie przedstawiono w tabeli 7.
Tabela 7 Podsumowanie farmakokinetyki breksukabtagenu autoleucelu w fazie II badania
ZUMA-3
| Liczba limfocytów CAR-T anty-CD19 | Pacjenci z ogólną całkowitą remisją (CR/CRi) (N=39) | Pacjenci z niepełną remisjąa (N=16) | Wartość p |
Maksimum (komórek/μl) Mediana [min.; maks.], n | 38,35 [1,31; 1533,4], 36b | 0,49 [0,00; 183,50], 14b | 0,0001c |
AUC0–28 (komórek/μl/dni) Mediana [min.; maks.], n | 424,03 [14,12 do 19 390,42], 36b | 4,12 [0,00; 642,25], 14b | 0,0001c |
a. W przypadku 3 spośród 39 uczestników, którzy osiągnęli CR lub CRi oraz 2 spośród 16 uczestników, którzy nie osiągnęli CR/CRi, nie było dostępnych danych na temat limfocytów CAR-T anty-CD19 z żadnej wizyty po infuzji. b. Niepełna remisja obejmowała wszystkich uczestników, którzy nie osiągnęli CR/CRi, których odpowiedź na leczenie została sklasyfikowana jako niepełna odpowiedź remisyjna z niepełną regeneracją hematologiczną, hipoplastyczny lub aplastyczny szpik kostny niezawierający blastów (N = 4), częściowa odpowiedź na leczenie (N = 0), brak odpowiedzi na leczenie (N = 9) lub nienadająca się do oceny (N = 3).
c. Wartość p wyliczona z użyciem testu Wilcoxona
Mediana maksymalnego stężenia limfocytów CAR-T anty-CD19 wynosiła 34,8 komórek/μl u pacjentów z ALL w wieku 65 lat i starszych (n = 8) oraz 17,4 komórek/μl u pacjentów z ALL w wieku poniżej 65 lat (n = 47). Mediana wartości AUC dla limfocytów CAR-T anty-CD19 wynosiła 425,0 komórek/μl/dobę u pacjentów z ALL w wieku 65 lat i starszych oraz 137,7 komórek/μl/dobę u pacjentów z ALL w wieku poniżej 65 lat.
U pacjentów z MCL lub ALL, płeć nie miała znaczącego wpływu na wartości AUCdzień 0–28 ani Cmax produktu Tecartus.
Nie prowadzono badań z zastosowaniem produktu Tecartus u pacjentów z zaburzeniami czynności wątroby i nerek.
5.3 Przedkliniczne dane o bezpieczeństwie
Produkt Tecartus zawiera genetycznie zmodyfikowane limfocyty T, dlatego nie istnieją reprezentatywne badania in vitro czy modele ex vivo lub in vivo, które pozwalałyby na dokonanie dokładnej charakterystyki toksykologicznej produktu pochodzenia ludzkiego. Dlatego nie przeprowadzano tradycyjnych badań toksykologicznych stosowanych do opracowania produktu leczniczego.
Nie prowadzono badań dotyczących rakotwórczości ani genotoksyczności.
Nie prowadzono badań mających na celu ocenę wpływu tego leczenia na płodność, rozrodczość i rozwój.
6. DANE FARMACEUTYCZNE
6.1 Wykaz substancji pomocniczych
Cryostor CS10 (zawiera DMSO)
Sodu chlorek
Albumina ludzka
6.2 Niezgodności farmaceutyczne
Nie mieszać tego produktu leczniczego z innymi produktami leczniczymi, ponieważ nie wykonywano badań dotyczących zgodności.
6.3 Okres ważności
1 rok.
Produkt Tecartus zachowuje trwałość przez 3 godziny po rozmrożeniu w temperaturze pokojowej (od 20°C do 25°C). Infuzję produktu Tecartus trzeba jednak rozpocząć w ciągu 30 minut od rozmrożenia, a całkowity czas trwania infuzji nie powinien przekraczać 30 minut.
6.4 Specjalne środki ostrożności podczas przechowywania
Produkt Tecartus należy przechowywać w temperaturze ≤ -120°C i musi on pozostawać w stanie zamrożonym do momentu, gdy pacjent będzie gotowy do rozpoczęcia leczenia, aby zapewnić pacjentowi podanie żywotnych autologicznych komórek.
Produkt Tecartus może być przechowywany jednorazowo w temperaturze -80°C (±10°C) przez okres do 90 dni. Po przechowywaniu w temperaturze -80°C (±10°C) produkt musi zostać zużyty w ciągu 90 dni lub przed upływem terminu ważności podanego na etykiecie, w zależności od tego, co nastąpi wcześniej. Po upływie tych terminów produkt nie może być używany i musi zostać wyrzucony.
Nie wolno ponownie zamrażać rozmrożonego produktu leczniczego.
Warunki przechowywania produktu leczniczego po rozmrożeniu, patrz punkt 6.3.
6.5 Rodzaj i zawartość opakowania oraz specjalistyczny sprzęt, służący do używania,
podawania lub implantacji
Kriogeniczny worek z etylenu/octanu winylu z uszczelnionym przewodem doprowadzającym i dwoma portami adaptera z kolcem, zawierający około 68 ml dyspersji komórek.
Jeden worek do kriogenicznego przechowywania jest pojedynczo zapakowany w metalowej kasecie transportowej.
6.6 Specjalne środki ostrożności dotyczące usuwania i przygotowania produktu leczniczego
do stosowania
Naświetlanie może prowadzić do inaktywacji produktu.
Środki ostrożności, które należy podjąć przed użyciem lub podaniem produktu leczniczego
Produkt Tecartus musi być transportowany na terenie placówki w zamkniętych, odpornych na uszkodzenia, szczelnych pojemnikach.
Ten produkt leczniczy zawiera komórki krwi ludzkiej. Fachowy personel medyczny przygotowujący produkt Tecartus musi stosować odpowiednie środki ostrożności (nosić rękawice i okulary), aby uniknąć potencjalnego przeniesienia chorób zakaźnych.
Przygotowanie przed podaniem
- Zweryfikować zgodność tożsamości pacjenta (ID) z oznaczeniami na metalowej kasecie z produktem Tecartus.
- Nie wolno wyjmować worka do infuzji z produktem Tecartus z metalowej kasety, gdy brak zgodności informacji na etykiecie dotyczącej danego pacjenta z danymi pacjenta, dla którego przeznaczony jest ten produkt.
- Po potwierdzeniu ID pacjenta wyjąć worek do infuzji z metalowej kasety.
- Sprawdzić, czy dane pacjenta na etykiecie metalowej kasety są zgodne z danymi na etykiecie worka do infuzji.
- Przed rozmrożeniem sprawdzić, czy worek do infuzji nie ma jakichkolwiek uszkodzeń. W razie uszkodzenia worka do infuzji postępować zgodnie z lokalnymi wytycznymi dotyczącymi postępowania z odpadami materiałów pochodzenia ludzkiego (oraz niezwłocznie skontaktować się z firmą Kite).
Rozmrażanie
- Umieścić worek do infuzji w drugim worku.
- Rozmrozić produkt Tecartus w temperaturze wynoszącej około 37°C w kąpieli wodnej lub metodą suchego rozmrażania do momentu, gdy w worku do infuzji nie będzie widocznego lodu. Delikatnie wymieszać zawartość worka do infuzji, aby rozprowadzić grudki materiału komórkowego. Jeśli nadal widoczne są grudki materiału komórkowego, kontynuować delikatne mieszanie zawartości worka do infuzji. Delikatne ręczne mieszanie powinno doprowadzić do rozproszenia małych grudek materiału komórkowego. Produktu Tecartus nie wolno myć, wirować ani powtórnie odtwarzać zawiesiny w nowych nośnikach przed infuzją. Rozmrażanie powinno trwać około 3 do 5 minut.
Po rozmrożeniu produkt Tecartus zachowuje trwałość w temperaturze pokojowej
(od 20°C do 25°C) do 3 godzin. Jednakże infuzję produktu Tecartus trzeba rozpocząć w ciągu 30 minut od zakończenia rozmrażania.
Podawanie
- Wyłącznie do jednorazowego stosowania autologicznego.
Tocilizumab oraz sprzęt ratunkowy muszą być dostępne przed infuzją i podczas monitorowania.
W wyjątkowej sytuacji braku dostępności tocilizumabu uwzględnionym w wykazie produktów leczniczych zagrożonych brakiem dostępności Europejskiej Agencji Leków, przed rozpoczęciem infuzji muszą być dostępne odpowiednie, alternatywne leki do leczenia CRS zamiast tocilizumabu.
- Nie wolno używać filtra do deplecji leukocytów.
- Zaleca się założenie centralnego dostępu żylnego w celu podania produktu Tecartus.
- Ponownie zweryfikować ID pacjenta, w celu potwierdzenia zgodności z oznaczeniami pacjenta na worku do infuzji z produktem Tecartus.
Zestaw do infuzji należy przepłukać przed infuzją roztworem chlorku sodu do wstrzykiwań
o stężeniu 9 mg/ml (0,9%) (0,154 mmol sodu/ml).
- Całą zawartość worka do infuzji z produktem Tecartus należy podać w infuzji w ciągu 30 minut metodą grawitacyjną lub z użyciem objętościowej pompy infuzyjnej.
- Delikatnie masować worek do infuzji podczas infuzji, aby zapobiec tworzeniu się grudek materiału komórkowego.
- Po infuzji całej zawartości worka do infuzji przepłukać zestaw do infuzji roztworem chlorku sodu do wstrzykiwań o stężeniu 9 mg/ml (0,9%) (0,154 mmol sodu/ml) z tą samą szybkością infuzji, aby upewnić się, że podano całe leczenie.
Środki ostrożności, które należy podjąć przy usuwaniu produktu leczniczego
Niewykorzystany produkt leczniczy oraz wszystkie materiały, które miały kontakt z produktem Tecartus (odpady stałe i ciekłe), muszą być przetwarzane i usuwane jako odpady potencjalnie zakaźne zgodnie z lokalnymi wytycznymi dotyczącymi postępowania z odpadami materiałów pochodzenia ludzkiego.
Przypadkowy kontakt
W razie przypadkowego kontaktu z produktem Tecartus trzeba stosować się do lokalnych wytycznych dotyczących postępowania z materiałami pochodzenia ludzkiego. Powierzchnie robocze i materiały, które mogły mieć kontakt z produktem Tecartus, muszą być odkażone odpowiednim środkiem dezynfekcyjnym.
7. PODMIOT ODPOWIEDZIALNY POSIADAJĄCY POZWOLENIE NA DOPUSZCZENIE DO OBROTU
Kite Pharma EU B.V.
Tufsteen 1
2132 NT Hoofddorp
Holandia
8. NUMER POZWOLENIA NA DOPUSZCZENIE DO OBROTU
EU/1/20/1492/001
9. DATA WYDANIA PIERWSZEGO POZWOLENIA NA DOPUSZCZENIE DO OBROTU
I DATA PRZEDŁUŻENIA POZWOLENIA
Data wydania pierwszego pozwolenia na dopuszczenie do obrotu: 14 grudnia 2020 Data ostatniego przedłużenia pozwolenia: 17 listopada 2025
10. DATA ZATWIERDZENIA LUB CZĘŚCIOWEJ ZMIANY TEKSTU
CHARAKTERYSTYKI PRODUKTU LECZNICZEGO
Szczegółowe informacje o tym produkcie leczniczym są dostępne na stronie internetowej Europejskiej Agencji Leków https://www.ema.europa.eu.
Więcej informacji o leku Tecartus