


Charakterystyka produktu leczniczego - Spikevax
Spikevax JN.1 0,1 mg/ml dyspersja do wstrzykiwańSpikevax JN.1 50 mikrogramów dyspersja do wstrzykiwańSpikevax JN.1 50 mikrogramów dyspersja do wstrzykiwań w ampułko-strzykawce Szczepionka mRNA przeciw COVID-19
1. NAZWA PRODUKTU LECZNICZEGO
Spikevax JN.1 0,1 mg/ml dyspersja do wstrzykiwań
Spikevax JN.1 50 mikrogramów dyspersja do wstrzykiwań
Spikevax JN.1 50 mikrogramów dyspersja do wstrzykiwań w ampułko-strzykawce Szczepionka mRNA przeciw COVID-19
2. SKŁAD JAKOŚCIOWY I ILOŚCIOWY
Tabela 1. Skład jakościowy i ilościowy szczepionki Spikevax JN.1
| Moc | Opakowanie | Dawka (dawki) | Skład na dawkę |
| Spikevax JN.1 0,1 mg/ml dyspersja do wstrzykiwań | Fiolka wielodawkowa 2,5 ml (niebieskie wieczko) | 5 dawek po 0,5 ml lub 10 dawek po 0,25 ml | Jedna dawka (0,5 ml) zawiera 50 mikrogramów mRNA JN.1 SARS-CoV-2, szczepionki mRNA przeciw COVID-19 (ze zmodyfikowanymi nukleozydami) (w nanocząsteczkach lipidowych). Jedna dawka (0,25 ml) zawiera 25 mikrogramów mRNA JN.1 SARS-CoV-2, szczepionki mRNA przeciw COVID-19 (ze zmodyfikowanymi nukleozydami) (w nanocząsteczkach lipidowych). |
| Spikevax JN.1 50 mikrogramów dyspersja do wstrzykiwań | Fiolka jednodawkowa 0,5 ml (niebieskie wieczko) | 1 dawka po 0,5 ml Wyłącznie do jednorazowego użytku. | Jedna dawka (0,5 ml) zawiera 50 mikrogramów mRNA JN.1 SARS-CoV-2, szczepionki mRNA przeciw COVID-19 (ze zmodyfikowanymi nukleozydami) (w nanocząsteczkach lipidowych). |
| Moc | Opakowanie | Dawka (dawki) | Skład na dawkę |
| Spikevax JN.1 50 mikrogramów dyspersja do wstrzykiwań w ampułko-strzykawce | Ampułko-strzykawka | 1 dawka po 0,5 ml Wyłącznie do jednorazowego użytku. | Jedna dawka (0,5 ml) zawiera 50 mikrogramów mRNA JN.1 SARS-CoV-2, szczepionki mRNA przeciw COVID-19 (ze zmodyfikowanymi nukleozydami) (w nanocząsteczkach lipidowych). |
mRNA JN.1 SARS-CoV-2 to jednoniciowy, informacyjny RNA (ang. messenger RNA, mRNA) z czapeczką na końcu 5’, wytwarzany z wykorzystaniem bezkomórkowej transkrypcji in vitro na odpowiedniej matrycy DNA, kodujący białko kolca (ang. spike, S) wirusa SARS-CoV-2 (JN.1).
Pełny wykaz substancji pomocniczych, patrz punkt 6.1.
3. POSTAĆ FARMACEUTYCZNA
Dyspersja do wstrzykiwań
Dyspersja w kolorze białym do białawego (pH: 7,1-7,8).
4. SZCZEGÓŁOWE DANE KLINICZNE
4.1 Wskazania do stosowania
Szczepionka Spikevax JN.1 jest wskazana do czynnego uodparniania osób w wieku 6 miesięcy i starszych w celu zapobiegania chorobie COVID-19 wywoływanej przez wirus SARS-CoV-2 (patrz punkty 4.2 i 5.1).
Szczepionkę należy stosować zgodnie z oficjalnymi zaleceniami.
4.2 Dawkowanie i sposób podawania
Dawkowanie
Tabela 2. Schemat dawkowania szczepionki Spikevax JN.1
| Wiek | Dawka | Dodatkowe zalecenia |
Dzieci w wieku od 6 miesięcy do 4 lat, bez uprzedniego szczepienia i bez stwierdzonego zakażenia SARS CoV-2 w wywiadzie | Dwie dawki po 0,25 ml, podawane domięśniowo* | Drugą dawkę podawać po upływie 28 dni od podania pierwszej dawki (patrz punkty 4.4 i 5.1). Jeśli dziecko dostało już wcześniej jedną dawkę dowolnej szczepionki Spikevax, należy podać jedną dawkę szczepionki Spikevax JN.1 w celu |
| Wiek | Dawka | Dodatkowe zalecenia |
| zakończenia cyklu dwudawkowego. | ||
Dzieci w wieku od 6 miesięcy do 4 lat, po uprzednim szczepieniu lub ze stwierdzonym zakażeniem SARS CoV-2 w wywiadzie | Jedna dawka 0,25 ml, podawana domięśniowo* | Szczepionkę Spikevax JN.1 należy podać po upływie co najmniej 3 miesięcy od ostatniej dawki szczepionki przeciw COVID-19. |
Dzieci w wieku od 5 lat do 11 lat, po uprzednim szczepieniu lub bez uprzedniego szczepienia | Jedna dawka 0,25 ml, podawana domięśniowo* | |
| Osoby w wieku 12 lat i starsze, po uprzednim szczepieniu lub bez uprzedniego szczepienia | Jedna dawka 0,5 ml, podawana domięśniowo | |
| Osoby w wieku 65 lat i starsze | Jedna dawka 0,5 ml, podawana domięśniowo | Jedną dodatkową dawkę można podać po upływie co najmniej 3 miesięcy od ostatniej dawki szczepionki przeciw COVID-19. |
* Nie używać fiolki jednodawkowej ani ampułko-strzykawki do podawania części objętości 0,25 ml.
Tabela 3. Schemat dawkowania szczepionki Spikevax JN.1 u osób z obniżoną odpornością
| Wiek | Dawka | Dodatkowe zalecenia |
Dzieci z obniżoną odpornością w wieku od 6 miesięcy do 4 lat, bez uprzedniego szczepienia | Dwie dawki po 0,25 ml, podawane domięśniowo* | Osobom z poważnie obniżoną odpornością trzecią dawkę można podać po upływie co najmniej 28 dni od podania drugiej dawki. |
Dzieci w wieku od 6 miesięcy do 4 lat z obniżoną odpornością, po uprzednim szczepieniu | Jedna dawka 0,25 ml, podawana domięśniowo* | Dodatkową, właściwą dla wieku dawkę (dawki) można podać osobom z poważnie obniżoną odpornością po upływie co najmniej 2 miesięcy od ostatniej dawki szczepionki przeciw COVID-19 według uznania lekarza, z uwzględnieniem sytuacji klinicznej danej osoby. |
| Dzieci w wieku od 5 lat do 11 lat z obniżoną odpornością, po uprzednim szczepieniu lub bez uprzedniego szczepienia | Jedna dawka 0,25 ml, podawana domięśniowo* | |
| Osoby w wieku 12 lat i starsze z obniżoną odpornością, po uprzednim szczepieniu lub bez uprzedniego szczepienia | Jedna dawka 0,5 ml, podawana domięśniowo |
* Nie używać fiolki jednodawkowej ani ampułko-strzykawki do podawania części objętości 0,25 ml.
Dzieci i młodzież
Nie określono dotychczas bezpieczeństwa stosowania ani skuteczności szczepionki Spikevax u dzieci w wieku poniżej 6 miesięcy (patrz punkt 5.1).
Osoby w podeszłym wieku
Nie ma konieczności dostosowywania dawki u osób w podeszłym wieku ≥65 lat.
Sposób podawania
Szczepionkę należy podawać domięśniowo. Preferowanym miejscem podania jest mięsień naramienny.
Nie wolno podawać tej szczepionki donaczyniowo, podskórnie ani śródskórnie.
Nie należy mieszać tej szczepionki z żadnymi innymi szczepionkami ani produktami leczniczymi w tej samej strzykawce.
Środki ostrożności, które należy podjąć przed podaniem szczepionki, patrz punkt 4.4.
Instrukcja dotycząca rozmrażania, przygotowania i utylizacji szczepionki, patrz punkt 6.6.
4.3 Przeciwwskazania
Nadwrażliwość na substancję czynną lub na którąkolwiek substancję pomocniczą wymienioną w punkcie 6.1.
4.4 Specjalne ostrzeżenia i środki ostrożności dotyczące stosowania
Identyfikowalność
W celu poprawienia identyfikowalności biologicznych produktów leczniczych należy czytelnie zapisać nazwę i numer serii podawanego produktu.
Nadwrażliwość i anafilaksja
Zgłaszano przypadki zdarzeń anafilaktycznych u osób, które otrzymały szczepionkę Spikevax. W razie wystąpienia reakcji anafilaktycznej po podaniu szczepionki, zawsze powinny być łatwo dostępne odpowiednie metody leczenia i monitorowania.
Po podaniu szczepionki zaleca się ścisłą obserwację pacjenta przez co najmniej 15 minut. Kolejnych dawek szczepionki Spikevax JN.1 nie należy podawać osobom, u których wystąpiła reakcja anafilaktyczna po podaniu dawki dowolnej szczepionki Spikevax.
Zapalenie mięśnia sercowego i zapalenie osierdzia
Po podaniu szczepionki Spikevax istnieje zwiększone ryzyko zapalenia mięśnia sercowego i zapalenia osierdzia.
Te stany chorobowe mogą rozwinąć się w ciągu kilku dni po szczepieniu i występowały głównie w ciągu 14 dni. Obserwowano je częściej u młodszych osób płci męskiej i częściej po drugiej dawce w porównaniu z pierwszą dawką (patrz punkt 4.8).
Dostępne dane wskazują, że w większości przypadków dochodzi do wyzdrowienia. Niektóre przypadki wymagały intensywnej opieki medycznej i obserwowano przypadki zgonu.
Osoby należące do fachowego personelu medycznego powinny zwracać uwagę na objawy przedmiotowe i podmiotowe zapalenia mięśnia sercowego oraz zapalenia osierdzia. Osoby zaszczepione należy poinstruować, aby niezwłocznie zwróciły się o pomoc medyczną w przypadku wystąpienia objawów wskazujących na zapalenie mięśnia sercowego lub zapalenie osierdzia, takich jak (ostry i utrzymujący się) ból w klatce piersiowej, duszność lub kołatanie serca po szczepieniu.
Osoby należące do fachowego personelu medycznego powinny zapoznać się z wytycznymi i (lub) skonsultować się ze specjalistami w zakresie diagnostyki i leczenia tego schorzenia.
Reakcje związane z lękiem
W związku ze szczepieniem mogą wystąpić reakcje związane z lękiem, w tym reakcje wazowagalne (omdlenia), hiperwentylacja albo reakcje związane ze stresem jako psychogenna reakcja na wkłucie igły. Istotne jest zastosowanie odpowiednich środków ostrożności, aby uniknąć urazów w wyniku omdlenia.
Choroby współistniejące
Należy odroczyć szczepienie u osób, u których występuje ciężka choroba przebiegająca z gorączką albo u których występuje ostre zakażenie. Występowanie łagodnego zakażenia i (lub) niewielkiej gorączki nie powinno prowadzić do odroczenia szczepienia.
Małopłytkowość i zaburzenia krzepnięcia
Podobnie jak w przypadku innych wstrzyknięć domięśniowych, należy zachować ostrożność w przypadku podawania szczepionki osobom przyjmującym leki przeciwzakrzepowe albo u których występuje małopłytkowość lub inne zaburzenie krzepnięcia krwi (takie jak hemofilia), ponieważ po podaniu domięśniowym u takich osób może wystąpić krwawienie lub mogą powstać siniaki.
Zaostrzenia zespołu przesiąkania włośniczek
W pierwszych dniach po podaniu szczepionki Spikevax (szczepionka wyjściowa) zgłoszono kilka przypadków zaostrzeń zespołu przesiąkania włośniczek (ang. capillary leak syndrome, CLS). Osoby należące do personelu medycznego powinny znać objawy przedmiotowe i podmiotowe CLS, aby móc szybko rozpoznać tę chorobę i rozpocząć jej leczenie. U osób z CLS w wywiadzie planowanie szczepień należy przeprowadzić we współpracy z odpowiednimi lekarzami specjalistami.
Okres utrzymywania się ochrony
Okres utrzymywania się ochrony zapewnianej przez szczepionkę jest nieznany, ponieważ jest to nadal ustalane w badaniach klinicznych będących w toku.
Ograniczenia skuteczności szczepionki
Tak jak w przypadku każdej innej szczepionki, Spikevax JN.1 może nie zapewniać ochrony wszystkim osobom, które przyjmą szczepionkę.
Substancje pomocnicze o znanym działaniu
Sód
Produkt leczniczy zawiera mniej niż 1 mmol (23 mg) sodu na dawkę, to znaczy produkt uznaje się za „wolny od sodu”.
4.5 Interakcje z innymi produktami leczniczymi i inne rodzaje interakcji
Szczepionka Spikevax (w tym postacie wariantowe) może być podawana jednocześnie ze szczepionkami przeciw grypie (standardowymi i wysokodawkowymi) i ze szczepionką podjednostkową przeciw półpaścowi.
Różne szczepionki podawane we wstrzyknięciach należy podawać w różne miejsca.
4.6 Wpływ na płodność, ciążę i laktację
Ciąża
Dane obserwacyjne dotyczące dużej liczby kobiet w ciąży zaszczepionych szczepionką Spikevax nie wykazały zwiększenia negatywnego wpływu na przebieg ciąży.
Ponieważ różnice między produktami ograniczają się do sekwencji białka kolca i nie ma klinicznie istotnych różnic w zakresie reaktogenności, mRNA JN.1 SARS-CoV-2 może być stosowany w okresie ciąży.
Karmienie piersią
Nie ma jeszcze danych dotyczących stosowania mRNA JN.1 SARS-CoV-2 podczas karmienia piersią.
Jednak nie należy się spodziewać wpływu na organizm noworodków/dzieci karmionych piersią, ponieważ ekspozycja ogólnoustrojowa na szczepionkę u kobiet karmiących piersią jest minimalna. Dane obserwacyjne, uzyskane od kobiet karmiących piersią po szczepieniu szczepionką Spikevax (szczepionka wyjściowa), nie wykazały ryzyka wystąpienia działań niepożądanych u noworodków/dzieci karmionych piersią. mRNA JN.1 SARS-CoV-2 może być stosowany podczas karmienia piersią.
Płodność
Badania na zwierzętach nie wykazały bezpośredniego ani pośredniego toksycznego wpływu na reprodukcję (patrz punkt 5.3).
4.7 Wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn
mRNA JN.1 SARS-CoV-2 nie ma wpływu lub wywiera nieistotny wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn. Niektóre z działań wymienionych w punkcie 4.8 mogą jednak tymczasowo wpływać na zdolność prowadzenia pojazdów i obsługiwania maszyn.
4.8 Działania niepożądane
Podsumowanie profilu bezpieczeństwa
Osoby dorosłe
Bezpieczeństwo szczepionki Spikevax (szczepionka wyjściowa) oceniano w randomizowanym, kontrolowanym placebo badaniu fazy III zaślepionym dla obserwatora, prowadzonym w Stanach Zjednoczonych, do którego włączono 30 351 uczestników w wieku 18 lat i starszych, którzy otrzymali co najmniej jedną dawkę szczepionki Spikevax (szczepionka wyjściowa) (n = 15 185) lub placebo (n = 15 166) (NCT04470427). Średni wiek populacji w czasie szczepienia wynosił 52 lata (przedział od 18 do 95); 22 831 (75,2%) uczestników było w wieku 18 do 64 lat, a 7 520 (24,8%) uczestników było w wieku 65 lat i starsi.
Najczęściej zgłaszanymi działaniami niepożądanymi były: ból w miejscu wstrzyknięcia (92%), zmęczenie (70%), ból głowy (64,7%), ból mięśni (61,5%), ból stawów (46,4%), dreszcze (45,4%), nudności/wymioty (23%), obrzęk/tkliwość pod pachą (19,8%), gorączka (15,5%), obrzęk w miejscu wstrzyknięcia (14,7%) i zaczerwienienie (10%). Działania niepożądane miały zazwyczaj nasilenie łagodne lub umiarkowane i ustępowały w ciągu kilku dni po szczepieniu. Nieco mniejsza częstość występowania zdarzeń reaktogenności była związana z podeszłym wiekiem uczestników.
Ogólnie, niektóre działania niepożądane występowały częściej w młodszych grupach wiekowych: częstość występowania obrzęku/tkliwości pod pachą, zmęczenia, bólu głowy, bólu mięśni, bólu stawów, dreszczy, nudności/wymiotów i gorączki była większa u osób dorosłych w wieku od 18 do <65 lat niż u osób w wieku 65 lat i starszych. Miejscowe i ogólnoustrojowe działania niepożądane były zgłaszane częściej po podaniu Dawki 2. niż po podaniu Dawki 1.
Młodzież w wieku od 12 do 17 lat
Dane dotyczące bezpieczeństwa stosowania szczepionki Spikevax (szczepionka wyjściowa) u młodzieży zgromadzono w ramach randomizowanego, kontrolowanego placebo badania klinicznego fazy II/III zaślepionego dla obserwatora, złożonego z wielu części, prowadzonego w Stanach Zjednoczonych. Pierwsza część tego badania prowadzona była z udziałem 3 726 uczestników w wieku od 12 do 17 lat, którzy przyjęli co najmniej jedną dawkę szczepionki Spikevax (szczepionka wyjściowa) (n = 2 486) albo placebo (n = 1 240) (NCT04649151). Charakterystyka demograficzna uczestników, którzy przyjęli szczepionkę Spikevax (szczepionka wyjściowa) i uczestników, którzy przyjęli placebo, była podobna.
Najczęściej występującymi działaniami niepożądanymi u młodzieży w wieku od 12 do 17 lat były: ból w miejscu wstrzyknięcia (97%), ból głowy (78%), zmęczenie (75%), ból mięśni (54%), dreszcze (49%), obrzęk/tkliwość pod pachą (35%), ból stawów (35%), nudności/wymioty (29%), obrzęk w miejscu wstrzyknięcia (28%), rumień w miejscu wstrzyknięcia (26%) i gorączka (14%).
Badanie to przeszło następnie w etap badania fazy II/III prowadzonego metodą otwartej próby, w którym 1 346 uczestników w wieku od 12 do 17 lat otrzymało dawkę przypominającą szczepionki Spikevax co najmniej 5 miesięcy po drugiej dawce cyklu szczepienia podstawowego. W części badania prowadzonej metodą otwartej próby nie stwierdzono żadnych dodatkowych działań niepożądanych.
Dzieci w wieku od 6 lat do 11 lat
Dane dotyczące bezpieczeństwa stosowania szczepionki Spikevax (szczepionka wyjściowa) u dzieci zebrano w ramach dwuczęściowego, randomizowanego badania klinicznego fazy II/III zaślepionego dla obserwatora, prowadzonego w Stanach Zjednoczonych i Kanadzie (NCT04796896). Część 1. była fazą otwartą badania, mającą na celu ocenę bezpieczeństwa stosowania, wybór dawki i ocenę immunogenności oraz obejmującą 380 uczestników w wieku od 6 lat do 11 lat, którzy otrzymali co najmniej 1 dawkę (0,25 ml) szczepionki Spikevax (szczepionka wyjściowa). Część 2. była fazą kontrolowaną placebo, mającą na celu ocenę bezpieczeństwa stosowania oraz obejmującą 4 016 uczestników w wieku od 6 lat do 11 lat, którzy otrzymali co najmniej jedną dawkę (0,25 ml) szczepionki Spikevax (szczepionka wyjściowa) (n = 3 012) lub placebo (n = 1 004). Żaden z uczestników Części 1. nie uczestniczył w Części 2. Charakterystyka demograficzna była podobna wśród uczestników, którzy otrzymali szczepionkę Spikevax (szczepionka wyjściowa) i tych, którzy otrzymali placebo.
Najczęściej występującymi działaniami niepożądanymi u uczestników w wieku od 6 lat do 11 lat po podaniu cyklu szczepienia podstawowego (w Części 2.) były: ból w miejscu wstrzyknięcia (98,4%), zmęczenie (73,1%), ból głowy (62,1%), ból mięśni (35,3%), dreszcze (34,6%), nudności/wymioty (29,3%), obrzęk/tkliwość pod pachą (27,0%), gorączka (25,7%), rumień w miejscu wstrzyknięcia (24,0%), obrzęk w miejscu wstrzyknięcia (22,3%) i ból stawów (21,3%).
Protokół badania został zmieniony w celu dodania fazy prowadzonej metodą otwartej próby, oceniającej podanie dawki przypominającej, z udziałem 1 294 uczestników w wieku od 6 do 11 lat, którzy otrzymali dawkę przypominającą szczepionki Spikevax co najmniej 6 miesięcy po drugiej dawce cyklu szczepienia podstawowego. W części badania prowadzonej metodą otwartej próby nie stwierdzono żadnych dodatkowych działań niepożądanych.
Dzieci w wieku od 6 miesięcy do 5 lat
Bezpieczeństwo stosowania, tolerancję, reaktogenność i skuteczność szczepionki Spikevax oceniano w randomizowanym, kontrolowanym placebo badaniu fazy II/III zaślepionym dla obserwatora, prowadzonym w Stanach Zjednoczonych i Kanadzie. W badaniu wzięło udział 10 390 uczestników w wieku od 6 miesięcy do 11 lat, którzy otrzymali co najmniej jedną dawkę szczepionki Spikevax (n = 7 798) lub placebo (n = 2 592).
Do badania włączono dzieci w 3 grupach wiekowych: od 6 lat do 11 lat; od 2 lat do 5 lat oraz od 6 miesięcy do 23 miesięcy. W tym badaniu pediatrycznym wzięło udział 6 388 uczestników w wieku od 6 miesięcy do 5 lat, którzy otrzymali co najmniej jedną dawkę szczepionki Spikevax) (n = 4 791) lub placebo (n = 1 597). Charakterystyka demograficzna była podobna wśród uczestników, którzy otrzymali szczepionkę Spikevax i tych, którzy otrzymali placebo.
W tym badaniu klinicznym działaniami niepożądanymi u uczestników w wieku od 6 miesięcy do 23 miesięcy po podaniu cyklu szczepienia podstawowego były: drażliwość/płacz (81,5%), ból w miejscu wstrzyknięcia (56,2%), senność (51,1%), utrata łaknienia (45,7%), gorączka (21,8%), obrzęk w miejscu wstrzyknięcia (18,4%), rumień w miejscu wstrzyknięcia (17,9%) i obrzęk/tkliwość pod pachą (12,2%).
Działaniami niepożądanymi u uczestników w wieku od 24 do 36 miesięcy po podaniu cyklu szczepienia podstawowego były: ból w miejscu wstrzyknięcia (76,8%), drażliwość/płacz (71,0%), senność (49,7%), utrata łaknienia (42,4%), gorączka (26,1%), rumień w miejscu wstrzyknięcia (17,9%), obrzęk w miejscu wstrzyknięcia (15,7%) i obrzęk/tkliwość pod pachą (11,5%).
Działaniami niepożądanymi u uczestników w wieku od 37 miesięcy do 5 lat po podaniu cyklu szczepienia podstawowego były: ból w miejscu wstrzyknięcia (83,8%), zmęczenie (61,9%), ból głowy (22,9%), ból mięśni (22,1%), gorączka (20,9%), dreszcze (16,8%), nudności/wymioty (15,2%), obrzęk/tkliwość pod pachą (14,3%), ból stawów (12,8%), rumień w miejscu wstrzyknięcia (9,5%) i obrzęk w miejscu wstrzyknięcia (8,2%).
Tabelaryczne zestawienie działań niepożądanych
Przedstawiony poniżej profil bezpieczeństwa jest oparty na danych uzyskanych w ramach kilku kontrolowanych placebo badań klinicznych:
- 30 351 osób dorosłych w wieku ≥18 lat,
- 3 726 nastolatków w wieku od 12 do 17 lat,
- 4 002 dzieci w wieku od 6 lat do 11 lat,
- 6 388 dzieci w wieku od 6 miesięcy do 5 lat
- oraz danych uzyskanych po wprowadzeniu szczepionki do obrotu.
Zgłaszane działania niepożądane uporządkowano zgodnie z poniższą częstością występowania:
bardzo często (≥1/10);
często (≥1/100 do <1/10);
niezbyt często (≥1/1 000 do <1/100);
rzadko (≥1/10 000 do <1/1 000);
bardzo rzadko (<1/10 000);
częstość nieznana (częstość nie może być określona na podstawie dostępnych danych).
W obrębie każdej grupy o określonej częstości występowania działania niepożądane są wymienione zgodnie ze zmniejszającym się nasileniem (tabela 4).
Tabela 4: Działania niepożądane zaobserwowane w ramach badań klinicznych dotyczących szczepionki Spikevax i po jej wprowadzeniu do obrotu u dzieci i osób w wieku 6 miesięcy i starszych
| Klasyfikacja układów i narządów MedDRA | Częstość | Działania niepożądane |
| Zaburzenia krwi i układu chłonnego | Bardzo często | Limfadenopatia* |
| Zaburzenia układu immunologicznego | Rzadko | Anafilaksja |
| Częstość nieznana | Nadwrażliwość | |
| Zaburzenia metabolizmu i odżywiania | Bardzo często | Zmniejszone łaknienie† |
| Zaburzenia psychiczne | Bardzo często | Drażliwość/płacz† |
| Zaburzenia układu nerwowego | Bardzo często | Ból głowy |
| Klasyfikacja układów i narządów MedDRA | Częstość | Działania niepożądane |
| Senność† | ||
| Niezbyt często | Zawroty głowy | |
| Rzadko | Ostre obwodowe porażenie nerwu twarzowego‡ Niedoczulica Parestezje | |
| Zaburzenia serca | Bardzo rzadko | Zapalenie mięśnia sercowego |
| Zapalenie osierdzia | ||
| Zaburzenia żołądka i jelit | Bardzo często | Nudności/wymioty |
| Często | Biegunka | |
| Niezbyt często | Ból brzucha§ | |
| Zaburzenia skóry i tkanki podskórnej | Często | Wysypka |
| Niezbyt często | Pokrzywka¶ | |
| Rzadko | Rumień wielopostaciowy | |
| Częstość nieznana | Pokrzywka mechaniczna Przewlekła pokrzywka | |
| Zaburzenia mięśniowo-szkieletowe i tkanki łącznej | Bardzo często | Ból mięśni Ból stawów |
| Zaburzenia układu rozrodczego i piersi | Częstość nieznana | Obfite krwawienia miesiączkowe# |
| Zaburzenia ogólne i stany w miejscu podania | Bardzo często | Ból w miejscu wstrzyknięcia Zmęczenie Dreszcze Gorączka Obrzęk w miejscu wstrzyknięcia Rumień w miejscu wstrzyknięcia |
| Często | Pokrzywka w miejscu wstrzyknięcia Wysypka w miejscu wstrzyknięcia Opóźniona reakcja w miejscu wstrzyknięcia♠ | |
| Niezbyt często | Świąd w miejscu wstrzyknięcia | |
| Rzadko | Obrzęk twarzy♥ | |
| Częstość nieznana | Rozległy obrzęk kończyny, w którą podano szczepionkę |
*Limfadenopatię obserwowano w postaci limfadenopatii pod pachą po tej samej stronie co miejsce wstrzyknięcia. W niektórych przypadkach obejmowała ona również inne węzły chłonne (np. szyjne, nadobojczykowe). † Obserwowane u dzieci (w wieku od 6 miesięcy do 5 lat).
‡W okresie obserwacji kontrolnej pod kątem bezpieczeństwa zgłoszono przypadki ostrego obwodowego porażenia nerwu twarzowego u trzech uczestników przyjmujących Spikevax (szczepionka wyjściowa) oraz u jednego uczestnika z grupy przyjmującej placebo. Zaburzenia pojawiły się u uczestników z grupy przyjmującej szczepionkę po 22 dniach, 28 dniach i 32 dniach od przyjęcia drugiej dawki.
| § Ból brzucha obserwowano u dzieci i młodzieży (w wieku od 6 do 11 lat): 0,2% w grupie otrzymującej szczepionkę | |
| Spikevax | |
(szczepionka wyjściowa) i 0% w grupie otrzymującej placebo.
¶Obserwowane przypadki pokrzywki występowały albo szybko (w ciągu kilku dni po szczepieniu), albo były opóźnione w czasie (pojawiały się do około dwóch tygodni po szczepieniu).
#Większość przypadków wydawała się mieć przebieg nieciężki i przemijający.
♠Mediana czasu do wystąpienia wynosiła 9 dni po pierwszym wstrzyknięciu oraz 11 dni po drugim wstrzyknięciu. Mediana czasu trwania wynosiła 4 dni po pierwszym wstrzyknięciu oraz 4 dni po drugim wstrzyknięciu. ♥Zgłoszono dwa przypadki ciężkiego obrzęku twarzy u osób, które wcześniej otrzymały wstrzyknięcia wypełniaczy dermatologicznych. Wystąpienie obrzęku zgłaszano odpowiednio w dniu 1 i dniu 3 po dniu szczepienia.
Profil reaktogenności i bezpieczeństwa u 343 osób otrzymujących Spikevax (szczepionka wyjściowa) z dodatnim wynikiem na obecność przeciwciał przeciw wirusowi SARS-CoV-2 w punkcie początkowym był podobny do obserwowanego w populacji z ujemnym wynikiem na obecność przeciwciał przeciw wirusowi SARS-CoV-2 w punkcie początkowym.
Osoby dorosłe (dawka przypominająca)
Bezpieczeństwo stosowania, reaktogenność i immunogenność dawki przypominającej szczepionki Spikevax (szczepionka wyjściowa) były oceniane w randomizowanym, kontrolowanym placebo badaniu fazy II zaślepionym dla obserwatora, prowadzonym w celu potwierdzenia dawki, z udziałem uczestników w wieku 18 lat i starszych (NCT04405076). W tym badaniu 198 uczestników przyjęło dwie dawki (0,5 ml; 100 mikrogramów w odstępie 1 miesiąca) szczepionki Spikevax (szczepionka wyjściowa) w ramach cyklu szczepienia podstawowego. W fazie badania prowadzonej metodą otwartej próby 167 z tych uczestników przyjęło jedną dawkę przypominającą (0,25 ml; 50 mikrogramów) po upływie co najmniej 6 miesięcy od przyjęcia drugiej dawki szczepienia podstawowego. Profil zgłaszanych działań niepożądanych dla dawki przypominającej (0,25 ml; 50 mikrogramów) był podobny do profilu uzyskanego po drugiej dawce szczepienia podstawowego.
Spikevax bivalent Original/Omicron BA.1 (dawka przypominająca)
Bezpieczeństwo stosowania, reaktogenność i immunogenność dawki przypominającej szczepionki Spikevax bivalent Original/Omicron BA.1 były oceniane w badaniu fazy II/III, prowadzonym metodą otwartej próby z udziałem uczestników w wieku 18 lat i starszych (mRNA-1273-P205). W tym badaniu jako dawkę przypominającą 437 uczestników przyjęło szczepionkę Spikevax bivalent Original/Omicron BA.1 50 mikrogramów, a 377 szczepionkę Spikevax (szczepionka wyjściowa) 50 mikrogramów.
Profil reaktogenności po podaniu szczepionki Spikevax bivalent Original/Omicron BA.1 był podobny do profilu obserwowanego po podaniu drugiej dawki przypominającej szczepionki Spikevax (szczepionka wyjściowa). Częstość występowania działań niepożądanych po zaszczepieniu szczepionką Spikevax bivalent Original/Omicron BA.1 była również podobna lub niższa niż po przyjęciu pierwszej dawki przypominającej szczepionki Spikevax (szczepionka wyjściowa) (50 mikrogramów) oraz po przyjęciu drugiej dawki szczepionki Spikevax (szczepionka wyjściowa) (100 mikrogramów) w ramach cyklu szczepienia podstawowego. Profil bezpieczeństwa szczepionki Spikevax bivalent Original/Omicron BA.1 (mediana okresu obserwacji wynosząca 113 dni) był podobny do profilu bezpieczeństwa szczepionki Spikevax (szczepionka wyjściowa) (mediana okresu obserwacji wynosząca 127 dni).
Spikevax bivalent Original/Omicron BA.4-5 (dawka przypominająca)
Bezpieczeństwo stosowania, reaktogenność i immunogenność dwuwalentnej dawki przypominającej szczepionki Spikevax bivalent Original/Omicron BA.4-5 były oceniane w badaniu fazy II/III, prowadzonym metodą otwartej próby z udziałem uczestników w wieku 18 lat i starszych (mRNA-1273-P205). W badaniu tym 511 uczestników otrzymało dawkę przypominającą szczepionki Spikevax bivalent Original/Omicron BA.4-5 (50 mikrogramów), a 376 uczestników otrzymało dawkę przypominającą szczepionki Spikevax (szczepionka wyjściowa) (50 mikrogramów).
Szczepionka Spikevax bivalent Original/Omicron BA.4-5 miała podobny profil reaktogenności do profilu reaktogenności szczepionki Spikevax (szczepionka wyjściowa) podawanej jako druga dawka przypominająca.
Spikevax XBB.1.5 (dawka przypominająca)
Bezpieczeństwo stosowania, reaktogenność i immunogenność dawki przypominającej szczepionki Spikevax XBB.1.5 były oceniane w badaniu fazy II/III, prowadzonym metodą otwartej próby z udziałem osób dorosłych (mRNA-1273-P205, część J). W badaniu tym 50 uczestników otrzymało dawkę przypominającą szczepionki Spikevax XBB.1.5 (50 mikrogramów), a 51 uczestników otrzymało dawkę przypominającą eksperymentalnej dwuwalentnej szczepionki Omicron XBB.1.5/BA.4-5 (50 mikrogramów).
Profil reaktogenności szczepionki Spikevax XBB.1.5 był podobny do profilu reaktogenności szczepionki Spikevax (szczepionka wyjściowa) i szczepionki Spikevax bivalent Original/Omicron BA.4-5. Mediana czasu obserwacji dla obu grup otrzymujących szczepionki w tej analizie okresowej wynosiła 20 dni (zakres od 20 do 22 dni z datą odcięcia danych 16 maja 2023 roku).
Stosowanie szczepionki Spikevax (szczepionki wyjściowej) u osób, które otrzymały przeszczep organu litego
Oceniano bezpieczeństwo, reaktogenność i immunogenność szczepionki Spikevax (szczepionka wyjściowa) w dwuczęściowym badaniu fazy IIIb, prowadzonym metodą próby otwartej u dorosłych osób, które otrzymały przeszczep organu litego (ang. solid organ transplant, SOT), włącznie z przeszczepami nerek i wątroby (mRNA-1273-P304). Podawano dawkę 100 mikrogramów (0,5 ml), co stanowiło dawkę dopuszczoną do stosowania w trakcie prowadzenia badania.
W Części A 128 osobom, które otrzymały SOT, podano trzecią dawkę szczepionki Spikevax (szczepionki wyjściowej). W Części B 159 osobom, które otrzymały SOT, podano dawkę przypominającą po upływie co najmniej 4 miesięcy od ostatniej dawki (czwarta dawka w przypadku szczepionek mRNA i trzecia dawka w przypadku szczepionek innych niż mRNA).
Reaktogenność była zgodna ze znanym profilem szczepionki Spikevax (szczepionki wyjściowej). Nie stwierdzono niespodziewanych wyników dotyczących bezpieczeństwa.
Opis wybranych działań niepożądanych
Zapalenie mięśnia sercowego
Zwiększone ryzyko zapalenia mięśnia sercowego po podaniu szczepionki Spikevax (szczepionka wyjściowa) jest najwyższe u młodszych osób płci męskiej (patrz punkt 4.4).
W dwóch szeroko zakrojonych europejskich badaniach farmakoepidemiologicznych oszacowano zwiększone ryzyko u młodszych osób płci męskiej po podaniu drugiej dawki szczepionki Spikevax (szczepionka wyjściowa).W jednym z badań wykazano, że w ciągu 7 dni po podaniu drugiej dawki wystąpiło około 1,316 (95% CI: 1,299; 1,333) dodatkowych przypadków zapalenia mięśnia sercowego u osób płci męskiej w wieku 12–29 lat na 10 000 osób w porównaniu z osobami, którym nie podano szczepionki. W innym badaniu w ciągu 28 dni po podaniu drugiej dawki wystąpiło 1,88 (95% CI: 0,956; 2,804) dodatkowych przypadków zapalenia mięśnia sercowego u osób płci męskiej w wieku 16–24 lat na 10 000 osób w porównaniu z osobami, którym nie podano szczepionki.
Zgłaszanie podejrzewanych działań niepożądanych
Po dopuszczeniu produktu leczniczego do obrotu istotne jest zgłaszanie podejrzewanych działań niepożądanych. Umożliwia to nieprzerwane monitorowanie stosunku korzyści do ryzyka stosowania produktu leczniczego. Osoby należące do fachowego personelu medycznego powinny zgłaszać wszelkie podejrzewane działania niepożądane za pośrednictwem krajowego systemu zgłaszania wymienionego w załączniku V oraz podać numer serii/Lot, jeśli jest dostępny.
4.9 Przedawkowanie
W razie przedawkowania zaleca się monitorowanie czynności życiowych i ewentualnie zastosowanie leczenia objawowego.
5. WŁAŚCIWOŚCI FARMAKOLOGICZNE
5.1 Właściwości farmakodynamiczne
Grupa farmakoterapeutyczna: szczepionki, szczepionki przeciw COVID-19, kod ATC: J07BN01
Mechanizm działania
Elasomeran oraz jego szczepy wariantowe zawierają mRNA zawarty w nanocząsteczkach lipidowych. mRNA koduje pełnej długości białko kolca wirusa SARS-CoV-2, zmodyfikowane za pomocą 2 substytucji proliny w domenie powtórzenia heptadowego 1 (S-2P) w celu uzyskania stabilizacji białka kolca w konformacji przedfuzyjnej. Po wstrzyknięciu domięśniowym komórki w miejscu wstrzyknięcia wchłaniają nanocząsteczki lipidowe, co skutkuje dostarczeniem sekwencji mRNA do komórek w celu translacji i biosyntezy białka. Dostarczone mRNA nie dostaje się do jądra komórkowego ani nie oddziałuje z genomem, jest niezdolne do replikacji, a jego ekspresja jest przejściowa. Ulegające ekspresji, związane z błoną białko kolca wirusa SARS-CoV-2 jest następnie rozpoznawane przez komórki odpornościowe jako obcy antygen. Wywołuje to odpowiedzi ze strony zarówno limfocytów T, jak i limfocytów B, prowadząc do wytworzenia przeciwciał neutralizujących przeciwko białku kolca, które mogą przyczyniać się do ochrony przed COVID-19.
Skuteczność kliniczna
Immunogenność u osób dorosłych – po przyjęciu dawki szczepionki Spikevax XBB.1.5 (0,5 ml; 50 mikrogramów) w porównaniu z dawką eksperymentalnej dwuwalentnej szczepionki XBB.1.5/BA.4-5 (0,5 ml, 25 mikrogramów/25 mikrogramów)
Bezpieczeństwo stosowania, reaktogenność i immunogenność szczepionki Spikevax XBB.1.5 50 mikrogramów i dwuwalentnej szczepionki, zawierającej równe ilości mRNA białek kolca Omicron XBB.1.5 i Omicron BA.4-5 (25 mikrogramów XBB.1.5 / 25 mikrogramów BA.4-5), były oceniane w badaniu fazy II/III, prowadzonym metodą otwartej próby z udziałem osób dorosłych. W badaniu tym 50 uczestników otrzymało szczepionkę Spikevax XBB.1.5, a 51 uczestników otrzymało eksperymentalną dwuwalentną szczepionkę XBB.1.5/BA.4-5 (mRNA-1273- P205, część J). Obie grupy poddano randomizacji w stosunku 1:1.
Szczepionki były podawane jako piąta dawka osobom dorosłym, które wcześniej otrzymały dwudawkowy cykl szczepienia podstawowego dowolną szczepionką mRNA przeciwko COVID-19, dawkę przypominającą dowolną szczepionką mRNA przeciwko COVID-19 oraz dawkę przypominającą dowolną dwuwalentną szczepionką mRNA Original/Omicron BA.4-5.
Szczepionka Spikevax XBB.1.5 i dwuwalentna szczepionka XBB.1.5/BA.4-5 wywołały silne odpowiedzi neutralizujące w dniu 15. przeciwko XBB.1.5, XBB.1.16, BA.4-5, BQ.1.1 i D614G. W zbiorze analizy immunogenności zgodnej z protokołem obejmującym wszystkich uczestników, z wcześniejszym zakażeniem lub bez wcześniejszego zakażenia SARS-CoV-2 (N=49 i N=50 odpowiednio dla grup otrzymujących szczepionkę Spikevax XBB.1.5 i dwuwalentną szczepionkę XBB.1.5/BA.4-5) GMFR w dniu 15. (95% CI) dla szczepionki Spikevax XBB.1.5 i dwuwalentnej szczepionki XBB.1.5/BA.4-5 wynosiło odpowiednio 16,7 (12,8; 21,7) i 11,6 (8,7; 15,4) przeciwko XBB.1.5 oraz 6,3 (4,8; 8,2) i 5,3 (3,9; 7,1) przeciwko BA.4-5.
Dla wariantów niezawartych w szczepionkach, GMFR w dniu 15. (95% CI) dla szczepionki Spikevax XBB.1.5 i dwuwalentnej szczepionki XBB.1.5/BA.4-5 wynosiło odpowiednio 11,4 (8,5; 15,4) i 9,3 (7,0; 12,3) przeciwko XBB.1.16; 5,8 (4,7; 7,3) i 6,1 (4,6; 7,9) przeciwko BQ.1.1 oraz 2,8 (2,2; 3,5) i 2,3 (1,9; 2,8) przeciwko D614G.
Immunogenność u uczestników w wieku 18 lat i starszych – po przyjęciu dawki przypominającej szczepionki Spikevax bivalent Original/Omicron BA.4-5 (0,5 ml; 25 mikrogramów/25 mikrogramów) Bezpieczeństwo stosowania, reaktogenność i immunogenność dawki przypominającej szczepionki Spikevax bivalent Original/Omicron BA.4-5 były oceniane w badaniu fazy II/III, prowadzonym metodą otwartej próby z udziałem uczestników w wieku 18 lat i starszych (mRNA-1273-P205). W badaniu tym 511 uczestników otrzymało dawkę przypominającą szczepionki Spikevax bivalent Original/Omicron BA.4-5 wynoszącą 50 mikrogramów, a 376 uczestników otrzymało dawkę przypominającą szczepionki Spikevax (szczepionka wyjściowa) 50 mikrogramów.
W części H badania P205 oceniano bezpieczeństwo stosowania, reaktogenność i immunogenność szczepionki Spikevax bivalent Original/Omicron BA.4-5, podawanej jako druga dawka przypominająca osobom dorosłym, które uprzednio przyjęły 2 dawki szczepionki Spikevax (szczepionka wyjściowa) (100 mikrogramów) w ramach cyklu szczepienia podstawowego oraz pierwszą dawkę przypominającą szczepionki Spikevax (szczepionka wyjściowa) (50 mikrogramów). W części F badania P205 uczestnicy otrzymali szczepionkę Spikevax (szczepionka wyjściowa) (50 mikrogramów) jako drugą dawkę przypominającą, a grupa z części F służy jako wewnątrzbadawcza, niejednoczesna grupa porównawcza dla grupy otrzymującej szczepionkę Spikevax bivalent Original/Omicron BA.4-5.
W badaniu tym główna analiza immunogenności opierała się na podzbiorze do głównej oceny immunogenności, który obejmuje uczestników bez cech zakażenia wirusem SARS-CoV-2 w punkcie wyjściowym (przed przyjęciem dawki przypominającej). W analizie głównej obserwowana średnia geometryczna miana (GMT) (95% CI) przed przyjęciem dawki przypominającej wynosiła 87,9 (72,2; 107,1) i wzrosła do 2 324,6 (1 921,2; 2 812,7) 28 dni po podaniu dawki przypominającej szczepionki Spikevax bivalent Original/Omicron BA.4-5. Określony w 29. dniu GMR dla dawki przypominającej szczepionki Spikevax Original/Omicron BA.4-5 wynoszącej 50 mikrogramów i dawki przypominającej szczepionki Spikevax (szczepionka wyjściowa) wynoszącej 50 mikrogramów wyniósł 6,29 (5,27; 7,51), spełniając tym samym wcześniej określone kryterium nie mniejszej skuteczności (dolna granica CI wynosząca >1).
Oszacowane wartości GMT przeciwciał neutralizujących (95% CI) przeciw szczepowi Omicron BA.4/BA.5, skorygowane o miano przed podaniem dawki przypominającej oraz grupę wiekową, wyniosły odpowiednio 2 747,3 (2 399,2; 3 145,9) i 436,7 (389,1; 490,0) 28 dni po podaniu dawki przypominającej szczepionki Spikevax bivalent Original/Omicron BA.4-5 i dawki przypominającej szczepionki Spikevax (szczepionka wyjściowa), natomiast wartość GMR (95% CI) wyniosła 6,29 (5,27; 7,51), spełniając tym samym wcześniej określone kryterium nie mniejszej skuteczności (dolna granica CI wynosząca >0,667).
Immunogenność u osób dorosłych – po przyjęciu dawki przypominającej szczepionki Spikevax bivalent Original/Omicron BA.1 (0,5 ml; 25 mikrogramów/25 mikrogramów)
Bezpieczeństwo stosowania, reaktogenność i immunogenność dawki przypominającej szczepionki Spikevax bivalent Original/Omicron BA.1 były oceniane w badaniu fazy II/III, prowadzonym metodą otwartej próby z udziałem uczestników w wieku 18 lat i starszych (mRNA-1273-P205). W tym badaniu 437 uczestników przyjęło dawkę przypominającą szczepionki Spikevax bivalent Original/Omicron BA.1 50 mikrogramów, a 377 uczestników dawkę przypominającą szczepionki Spikevax (szczepionka wyjściowa) 50 mikrogramów.
W części G badania P205 oceniano bezpieczeństwo stosowania, reaktogenność i immunogenność szczepionki Spikevax bivalent Original/Omicron BA.1, podawanej jako druga dawka przypominająca osobom dorosłym, które przyjęły 2 dawki szczepionki Spikevax (szczepionka wyjściowa) (100 mikrogramów) w ramach cyklu szczepienia podstawowego oraz dawkę przypominającą szczepionki Spikevax (szczepionka wyjściowa) (50 mikrogramów) co najmniej 3 miesiące przed włączeniem do badania. W części F badania P205 uczestnicy przyjęli szczepionkę Spikevax (szczepionka wyjściowa) (50 mikrogramów) jako drugą dawkę przypominającą, a grupa z części G służy jako wewnątrzbadawcza, niejednoczesna grupa porównawcza dla grupy przyjmującej szczepionkę Spikevax bivalent Original/Omicron BA.1.
W tym badaniu główna analiza immunogenności opierała się na podzbiorze do głównej oceny immunogenności, który obejmował uczestników bez cech zakażenia SARS-CoV-2 w punkcie wyjściowym (przed przyjęciem dawki przypominającej). W analizie głównej oszacowana średnia geometryczna miana (GMT) przeciwciał neutralizujących SARS-CoV-2 i odpowiadający mu 95% CI wynosiły 6 422,3 (5 990,1; 6 885,7) i 5 286,6 (4 887,1; 5 718,9) 28 dni po podaniu odpowiednio dawki przypominającej szczepionki Spikevax bivalent Original/Omicron BA.1 i szczepionki Spikevax (szczepionka wyjściowa). Te wartości GMT przedstawiają stosunek odpowiedzi szczepionki Spikevax bivalent Original/Omicron BA.1 do odpowiedzi szczepionki Spikevax (szczepionka wyjściowa) przeciwko pierwotnemu szczepowi SARS CoV-2 (D614G). GMR (97,5% CI) wynosił 1,22 (1,08; 1,37), spełniając wcześniej określone kryterium nie mniejszej skuteczności (dolna granica 97,5% CI ≥0,67).
Oszacowane GMT przeciwciał neutralizujących w dniu 29. przeciwko szczepowi Omicron, BA.1 wynosiły 2 479,9 (2 264,5; 2 715,8) i 1 421,2 (1 283,0; 1 574,4) odpowiednio w grupie przyjmującej dawkę przypominającą szczepionki Spikevax bivalent Original/Omicron BA.1 i grupie przyjmującej dawkę przypominającą szczepionki Spikevax (szczepionka wyjściowa), a GMR (97,5% CI) wynosił 1,75 (1,49; 2,04), co spełniało wstępnie określone kryterium wyższości (dolna granica CI >1).
Trzymiesięczne utrzymywanie się przeciwciał po podaniu szczepionki przypominającej przeciw COVID-19 — Spikevax bivalent Original/Omicron BA.1
Uczestnicy części G badania P205 byli kolejno włączani do grupy otrzymującej, jako drugą dawkę przypominającą, 50 mikrogramów szczepionki Spikevax (szczepionka wyjściowa) (n = 376) albo Spikevax bivalent Original/Omicron BA.1 (n = 437). U pacjentów bez stwierdzonego zakażenia wirusem SARS-CoV-2 przed podaniem dawki przypominającej, szczepionka Spikevax bivalent Original/Omicron BA.1 spowodowała wytworzenie przeciwciał neutralizujących wariant Omicron BA.1 w mianach (obserwowanych GMT), które były znamiennie wyższe (964,4 [834,4; 1 114,7]) od mian w przypadku szczepionki Spikevax (szczepionka wyjściowa) (624,2 [533,1; 730,9]) i podobne przeciw pierwotnemu szczepowi SARS-CoV-2 po trzech miesiącach, porównując obie szczepionki podawane jako dawki przypominające.
Skuteczność kliniczna u osób dorosłych
Badanie z udziałem osób dorosłych było randomizowanym, kontrolowanym placebo, zaślepionym dla obserwatora badaniem klinicznym fazy III (NCT04470427), w którym nie mogli brać udziału uczestnicy z obniżoną odpornością oraz uczestnicy otrzymujący leki immunosupresyjne w ciągu 6 miesięcy, kobiety w ciąży oraz uczestnicy ze stwierdzonym zakażeniem wirusem SARS-CoV-2. Uczestnicy z potwierdzonym stabilnym zakażeniem ludzkim wirusem niedoboru odporności (HIV) nie zostali wyłączeni z badania. Szczepionki przeciwko grypie mogły być podawane 14 dni przed albo 14 dni po podaniu jakiejkolwiek dawki Spikevax (szczepionka wyjściowa). Wymagano również, aby uczestnicy przestrzegali minimalnego odstępu czasowego wynoszącego 3 miesiące po otrzymaniu produktów z krwi/osocza albo immunoglobulin przed przystąpieniem do badania w celu otrzymania dawki placebo albo Spikevax (szczepionka wyjściowa).
Obserwacji pod kątem wystąpienia choroby COVID-19 poddawano łącznie 30 351 uczestników przez okres o medianie 92 dni (zakres: 1–122).
Populacja objęta główną analizą skuteczności (nazywana zbiorem analizy zgodnej z protokołem) obejmowała 28 207 uczestników, którzy przyjęli albo szczepionkę Spikevax (szczepionka wyjściowa) (n = 14 134) albo placebo (n = 14 073) i uzyskali ujemny wynik badania w kierunku zakażenia wirusem SARS-CoV-2 w punkcie początkowym. Populacja uczestników badania zgodna z protokołem obejmowała 47,4% kobiet, 52,6% mężczyzn, 79,5 osób rasy białej, 9,7% Afroamerykanów, 4,6% Azjatów oraz 6,2% innych. 19,7% uczestników zidentyfikowano jako Latynosów albo Latynoamerykanów. Mediana wieku uczestników wynosiła 53 lata (zakres 18–94 lata). Dopuszczalny był przedział czasowy podania drugiej dawki od -7 do +14 dni w celu włączenia do populacji zgodnej z protokołem (planowane podanie w dniu 29). Łącznie 98% uczestników, którym podano szczepionkę, otrzymało drugą dawkę w okresie od 25 do 35 dni po przyjęciu pierwszej dawki (co przypada w okresie od -3 do +7 dni względem 28-dniowego odstępu).
Przypadki wystąpienia COVID-19 były potwierdzane metodą reakcji łańcuchowej polimerazy z odwrotną transkrypcją (Reverse Transcriptase Polymerase Chain Reaction, RT PCR) oraz przez Kliniczną Komisję Rozstrzygającą. Ogólną skuteczność szczepionki oraz w poszczególnych grupach wiekowych przedstawiono w tabeli 5.
Tabela 5: Analiza skuteczności szczepionki: potwierdzone przypadki COVID-19#, które wystąpiły po upływie 14 dni od podania drugiej dawki, niezależnie od stopnia nasilenia – PPS
| Grupa wiekowa (lata) | Spikevax (szczepionka wyjściowa) | Placebo | |||||
Uczestnicy N | Przypadki COVID-1 9 N | Częstość występowania COVID-19 na 1000 osobolat | Uczestnicy N | Przypadki COVID-19 n | Częstość występowania COVID-19 na 1000 osobolat | Skuteczność szczepionki w % (95% przedział ufności)* | |
| Ogółem (≥18) | 14 134 | 11 | 3,328 | 14 073 | 185 | 56,510 | 94,1 (89,3; 96,8)** |
| Od 18 do <65 | 10 551 | 7 | 2,875 | 10 521 | 156 | 64,625 | 95,6 (90,6; 97,9) |
| ≥65 | 3 583 | 4 | 4,595 | 3 552 | 29 | 33,728 | 86,4 (61,4; 95,2) |
| Od ≥65 do <75 | 2 953 | 4 | 5,586 | 2 864 | 22 | 31,744 | 82,4% (48,9; 93,9) |
| ≥75 | 630 | 0 | 0 | 688 | 7 | 41,968 | 100% (NE; 100) |
#COVID-19: objawowa postać COVID-19 wymagająca dodatniego wyniku badania metodą RT-PCR i występowania co najmniej dwóch objawów ogólnoustrojowych albo jednego objawu ze strony układu oddechowego. Przypadki występujące po upływie 14 dni od podania drugiej dawki.
*Skuteczność szczepionki i 95% przedział ufności wyznaczono na podstawie modelu proporcjonalnego hazardu Coxa ze stratyfikacją.
** Przedziału ufności nie skorygowano pod kątem wielokrotnych powtórzeń. Analizy statystyczne, skorygowane pod kątem wielokrotnych powtórzeń, przeprowadzono w analizie doraźnej obejmującej mniej przypadków COVID-19, która nie jest zgłaszana w niniejszym dokumencie.
Wśród wszystkich uczestników w zbiorze analizy zgodnej z protokołem w grupie przyjmującej szczepionkę nie zgłoszono żadnych przypadków COVID-19 o ciężkim nasileniu, natomiast w grupie przyjmującej placebo zgłoszono 30 przypadków na 185 (16%). Spośród 30 uczestników z chorobą
o ciężkim nasileniu 9 osób hospitalizowano, 2 zostały przyjęte na oddział intensywnej opieki medycznej. Większość pozostałych ciężkich przypadków spełniała jedynie kryterium wysycenia tlenem (SpO2) dla ciężkiej postaci choroby (≤ 93% w powietrzu otoczenia).
Skuteczność Spikevax (szczepionka wyjściowa) w zakresie zapobiegania COVID-19, bez względu na wcześniejsze zakażenie SARS-CoV-2 (określane na podstawie badania serologicznego i badania próbki z wymazu NP w punkcie wyjściowym), w ciągu 14 dni po podaniu Dawki 2 wynosiła 93,6% (95% CI: 88,6; 96,5).
Ponadto analizy podgrup pod względem pierwszorzędowego punktu końcowego w ocenie skuteczności wykazały zbliżoną szacowaną skuteczność niezależnie od płci czy przynależności etnicznej oraz u uczestników z chorobami współistniejącymi wiążącymi się z większym ryzykiem ciężkiego przebiegu COVID-19.
Immunogenność u osób dorosłych – po podaniu dawki przypominającej (0,25 ml; 50 mikrogramów) Bezpieczeństwo stosowania, reaktogenność i immunogenność dawki przypominającej szczepionki Spikevax (szczepionka wyjściowa) były oceniane w randomizowanym, kontrolowanym placebo badaniu fazy II, zaślepionym dla obserwatora, prowadzonym w celu potwierdzenia dawki, z udziałem uczestników w wieku 18 lat i starszych (NCT04405076). W tym badaniu 198 uczestników przyjęło dwie dawki (0,5 ml; 100 mikrogramów, w odstępie 1 miesiąca) szczepionki Spikevax (szczepionka wyjściowa) w ramach cyklu szczepienia podstawowego. W fazie prowadzonej metodą otwartej próby 149 z tych uczestników (zbiór analizy zgodnej z protokołem) przyjęło jedną dawkę przypominającą (0,25 ml; 50 mikrogramów) po upływie co najmniej 6 miesięcy od przyjęcia drugiej dawki szczepienia podstawowego. Wykazano, że pojedyncza dawka przypominająca (0,25 ml; 50 mikrogramów) pozwoliła uzyskać średnią geometryczną krotności wzrostu przeciwciał neutralizujących (ang. geometric mean fold rise, GMFR) wynoszącą 12,99 (95% CI: 11,04; 15,29), porównując wartości przed podaniem dawki przypominającej z wartością po upływie 28 dni od podania dawki przypominającej. GMFR przeciwciał neutralizujących wynosiła 1,53 (95% CI: 1,32; 1,77) w przypadku porównania wartości po upływie 28 dni od podania dawki 2 (cykl podstawowy) z wartością po upływie 28 dni od podania dawki przypominającej.
Immunogenność dawki przypominającej po szczepieniu podstawowym inną dopuszczoną do obrotu szczepionką przeciw COVID-19 u osób dorosłych
Bezpieczeństwo stosowania i immunogenność heterologicznej dawki przypominającej w postaci szczepionki Spikevax (szczepionka wyjściowa) były badane w zainicjowanym przez badacza badaniu z udziałem 154 uczestników. Minimalny odstęp między cyklem szczepienia podstawowego szczepionką wektorową lub RNA przeciw COVID-19 a szczepieniem przypominającym szczepionką Spikevax (szczepionka wyjściowa) wynosił 12 tygodni (zakres: od 12 tygodni do 20,9 tygodnia). Dawka stosowana w tym badaniu jako dawka przypominająca wynosiła 100 mikrogramów. Miano przeciwciał neutralizujących, mierzone testem neutralizacji pseudowirusa, oceniano w dniu 1. przed podaniem oraz w dniu 15. i dniu 29. po podaniu dawki przypominającej. Odpowiedź na dawkę przypominającą wykazano niezależnie od szczepienia podstawowego.
Dostępne są tylko dane krótkoterminowe dotyczące immunogenności; długoterminowa ochrona i pamięć immunologiczna są obecnie nieznane.
Bezpieczeństwo stosowania i immunogenność siedmiu szczepionek przeciw COVID-19 podawanych jako trzecia dawka (dawka przypominająca) w Wielkiej Brytanii
COV-BOOST było wieloośrodkowym, randomizowanym badaniem fazy II, zainicjowanym przez badacza, dotyczącym szczepienia przypominającego trzecią dawką szczepionki przeciw COVID-19 z podgrupą w celu zbadania szczegółowej immunologii. Uczestnikami badania były osoby dorosłe w wieku 30 lat lub starsze, w dobrym stanie zdrowia fizycznego (dopuszczalne były łagodne do umiarkowanych, dobrze kontrolowane choroby współistniejące), które otrzymały dwie dawki szczepionki firmy Pfizer-BioNTech lub Oxford-AstraZeneca (pierwszą dawkę w grudniu 2020, styczniu 2021 lub lutym 2021), a w momencie włączenia do badania upłynęło co najmniej 84 dni od drugiej dawki. Szczepionka Spikevax (szczepionka wyjściowa) wzmocniła reakcje przeciwciał i neutralizacji i była dobrze tolerowana niezależnie od cyklu szczepienia podstawowego. Dawka stosowana w tym badaniu jako dawka przypominająca wynosiła 100 mikrogramów. Miano przeciwciał neutralizujących, mierzone testem neutralizacji pseudowirusa, oceniano w dniu 28. po podaniu dawki przypominającej.
Skuteczność kliniczna u młodzieży w wieku od 12 do 17 lat
Badanie z udziałem młodzieży to randomizowane, kontrolowane placebo badanie kliniczne fazy II/III, zaślepione dla obserwatora (NCT04649151), mające na celu ocenę bezpieczeństwa stosowania, reaktogenności i skuteczności szczepionki Spikevax (szczepionka wyjściowa) u młodzieży w wieku od 12 do 17 lat. Uczestnicy ze stwierdzonym w wywiadzie zakażeniem wirusem SARS-CoV-2 byli wyłączeni z udziału w badaniu. Łącznie zrandomizowano 3 732 uczestników w stosunku 2:1 do grup przyjmujących dwie dawki szczepionki Spikevax (szczepionka wyjściowa) albo placebo w postaci fizjologicznego roztworu soli w odstępie miesiąca.
Drugorzędową analizę skuteczności przeprowadzono z uwzględnieniem 3 181 uczestników, którzy przyjęli dwie dawki szczepionki Spikevax (szczepionka wyjściowa) (n = 2 139) albo placebo (n = 1 042) i uzyskali ujemny wynik badania w kierunku zakażenia wirusem SARS-CoV-2 w punkcie początkowym, należących do zbioru analizy zgodnej z protokołem. Nie stwierdzono istotnych różnic w zakresie cech demograficznych ani wcześniej występujących dolegliwości zdrowotnych pomiędzy uczestnikami, którzy przyjęli szczepionkę Spikevax (szczepionka wyjściowa) a uczestnikami, którzy przyjęli placebo.
Choroba COVID-19 była definiowana jako objawowa postać COVID-19 wymagająca dodatniego wyniku badania metodą RT-PCR i występowania co najmniej dwóch objawów ogólnoustrojowych albo jednego objawu ze strony układu oddechowego. Zdarzenia wystąpiły po upływie 14 dni od podania drugiej dawki.
W grupie, która przyjęła szczepionkę Spikevax (szczepionka wyjściowa), nie wystąpiły żadne przypadki objawowej postaci COVID-19, a w grupie, która przyjęła placebo, stwierdzono 4 przypadki objawowej postaci COVID-19.
Immunogenność u młodzieży w wieku od 12 do 17 lat – po szczepieniu podstawowym szczepionką Spikevax
Analizę pod kątem nie mniejszej skuteczności (ang. non-inferiority), oceniającą miana przeciwciał neutralizujących zapewniających 50% ochronę przed zakażeniem wirusem SARS-CoV-2 i odsetki odpowiedzi serologicznych po upływie 28 dni od podania drugiej dawki, przeprowadzono w podzbiorach analizy immunogenności zgodnej z protokołem, które obejmowały młodzież w wieku od 12 do 17 lat (n = 340) w przypadku badania z udziałem młodzieży oraz uczestników w wieku od 18 do 25 lat (n = 296) w przypadku badania z udziałem osób dorosłych. W punkcie początkowym u uczestników nie stwierdzono dowodów immunologicznych ani wirusologicznych na wcześniejsze występowanie zakażenia wirusem SARS-CoV-2. Stosunek średnich geometrycznych (ang. geometric mean ratio, GMR) mian przeciwciał neutralizujących u młodzieży w wieku od 12 do 17 lat w porównaniu do osób w wieku od 18 do 25 lat wynosił 1,08 (95% przedział ufności: 0,94; 1,24). Różnica pomiędzy odsetkami odpowiedzi serologicznych wynosiła 0,2% (95% przedział ufności: -1,8; 2,4). Kryteria nie mniejszej skuteczności (dolna granica 95% przedziału ufności dla GMR wynosząca >0,67 i dolna granica 95% przedziału ufności dla różnicy pomiędzy odsetkami odpowiedzi serologicznych wynosząca >-10%) zostały spełnione.
Immunogenność u młodzieży w wieku od 12 do 17 lat – po dawce przypominającej szczepionki Spikevax (szczepionka wyjściowa)
Głównym celem oceny immunogenności w fazie badania obejmującej zastosowanie dawki przypominającej było przeprowadzenie wnioskowania statystycznego o skuteczności dawki przypominającej u uczestników w wieku od 12 do 17 lat poprzez porównanie odpowiedzi immunologicznych po podaniu dawki przypominającej (dzień 29.) z odpowiedziami uzyskanymi po podaniu drugiej dawki cyklu szczepienia podstawowego (dzień 57.) u młodych dorosłych (w wieku od 18 do 25 lat) we wspomnianym wyżej badaniu z udziałem osób dorosłych. Skuteczność dawki przypominającej 50 mikrogramów szczepionki Spikevax była uznana za wykazaną na podstawie wnioskowania statystycznego, jeśli odpowiedzi immunologiczne po podaniu dawki przypominającej (średnia geometryczna stężenia [GMC] przeciwciał neutralizujących i odsetek odpowiedzi serologicznych [SRR]) spełniały wstępnie określone kryteria nie mniejszej skuteczności (zarówno dla GMC jak i SRR) w porównaniu z tymi, które zostały zmierzone po zakończeniu cyklu szczepienia podstawowego dawką 100 mikrogramów szczepionki Spikevax w podgrupie młodych dorosłych (w wieku od 18 do 25 lat) w głównym badaniu skuteczności u dorosłych.
W fazie badania prowadzonej metodą otwartej próby uczestnicy w wieku od 12 do 17 lat otrzymali pojedynczą dawkę przypominającą co najmniej 5 miesięcy po zakończeniu cyklu szczepienia podstawowego (dwie dawki w odstępie 1 miesiąca). Podstawowa populacja do analizy immunogenności obejmowała 257 uczestników tego badania po dawce przypominającej oraz losowy podzbiór 295 uczestników z badania z udziałem młodych dorosłych (w wieku od ≥18 do ≤25 lat), którzy wcześniej ukończyli cykl szczepienia podstawowego, składający się z dwóch dawek szczepionki Spikevax podanych w odstępie 1 miesiąca. Obie grupy uczestników włączonych do analizy populacyjnej nie miały serologicznych lub wirusologicznych dowodów zakażenia SARS-CoV-2 odpowiednio przed pierwszą dawką cyklu szczepienia podstawowego i przed dawką przypominającą.
GMR wartości GMC dla dawki przypominającej dla młodzieży podanej w dniu 29. w porównaniu z młodymi dorosłymi: GMR w dniu 57. wyniósł 5,1 (95% CI: 4,5; 5,8), spełniając kryteria nie mniejszej skuteczności (tj. dolna granica 95% CI wynosząca >0,667 (1/1,5); estymator punktowy wynoszący ≥0,8); różnica SRR wyniosła 0,7% (95% CI: 0,8; 2,4), spełniając kryteria nie mniejszej skuteczności (dolna granica 95% CI dla różnicy SRR wynosząca >-10%).
W grupie 257 uczestników, wartość GMC przeciwciał neutralizujących przed podaniem dawki przypominającej (dzień 1. – podanie dawki przypominającej) wynosiła 400,4 (95% CI: 370,0; 433,4); a w dniu 29. od podania dawki przypominającej wartość GMC wynosiła 7 172,0 (95% CI: 6 610,4; 7 781,4). Zatem 29 dni po podaniu dawki przypominającej wartość GMC wzrosła około 18-krotnie w stosunku do wartości GMC przed podaniem dawki przypominającej, co świadczy o dużej sile działania dawki przypominającej u młodzieży. Wartość SRR wyniosła 100 (95% CI: 98,6; 100,0).
Ustalone w protokole badania kryteria spełnienia głównego celu oceny immunogenności zostały zatem spełnione, pozwalając na potwierdzenie skuteczności szczepionki na podstawie wnioskowania statystycznego z danych zgromadzonych w badaniu prowadzonym z udziałem osób dorosłych.
Skuteczność kliniczna u dzieci w wieku od 6 lat do 11 lat
Badanie pediatryczne było randomizowanym, kontrolowanym placebo badaniem klinicznym fazy II/III, zaślepionym dla obserwatora, mającym na celu ocenę bezpieczeństwa stosowania, reaktogenności i skuteczności szczepionki Spikevax (szczepionka wyjściowa) u dzieci w wieku od 6 lat do 11 lat w Stanach Zjednoczonych i Kanadzie (NCT04796896). Uczestnicy ze stwierdzonym zakażeniem SARS-CoV-2 w wywiadzie zostali wykluczeni z badania. Łącznie 4 016 uczestników przydzielono losowo w proporcjach 3:1 do przyjęcia 2 dawek szczepionki Spikevax (szczepionka wyjściowa) lub placebo w postaci fizjologicznego roztworu soli w odstępie 1 miesiąca.
Analizę wtórną skuteczności, oceniającą potwierdzone przypadki COVID-19 zgromadzone do daty odcięcia danych 10 listopada 2021 roku, przeprowadzono z uwzględnieniem 3 497 uczestników, którzy przyjęli dwie dawki (0,25 ml w miesiącu 0 i 1) szczepionki Spikevax (szczepionka wyjściowa) (n = 2 644) albo placebo (n = 853) i uzyskali ujemny wynik badania w kierunku zakażenia wirusem SARS-CoV-2 w punkcie początkowym, w zbiorze analizy zgodnej z protokołem. Nie stwierdzono istotnych różnic w zakresie cech demograficznych pomiędzy uczestnikami, którzy przyjęli szczepionkę Spikevax (szczepionka wyjściowa), a uczestnikami, którzy przyjęli placebo.
Choroba COVID-19 była definiowana jako objawowa postać COVID-19 wymagająca dodatniego wyniku badania metodą RT-PCR i występowania co najmniej dwóch 2 ogólnoustrojowych albo 1 objawu ze strony układu oddechowego. Przypadki występujące po upływie 14 dni od podania drugiej dawki.
W grupie otrzymującej szczepionkę Spikevax (szczepionka wyjściowa) wystąpiły trzy przypadki COVID-19 (0,1%), a w grupie otrzymującej placebo wystąpiły cztery przypadki COVID-19 (0,5%).
Immunogenność u dzieci w wieku od 6 lat do 11 lat
Analizę oceniającą miana przeciwciał neutralizujących zapewniających 50% ochronę przed zakażeniem wirusem SARS-CoV-2 i odsetki odpowiedzi serologicznych po upływie 28 dni od podania dawki 2. przeprowadzono w podzbiorze dzieci w wieku od 6 lat do 11 lat (n = 319) w badaniu pediatrycznym i u uczestników w wieku od 18 do 25 lat (n = 295) w badaniu z udziałem osób dorosłych. W punkcie początkowym u uczestników nie stwierdzono dowodów immunologicznych ani wirusologicznych na wcześniejsze występowanie zakażenia wirusem SARS-CoV-2. GMR mian przeciwciał neutralizujących u dzieci w wieku od 6 lat do 11 lat w porównaniu z osobami w wieku od 18 do 25 lat wynosił 1,239 (95% CI: 1,072; 1,432). Różnica w odsetku odpowiedzi serologicznych wynosiła 0,1% (95% CI: -1,9; 2,1). Kryteria nie mniejszej skuteczności (dolna granica 95% CI dla GMR wynosząca >0,67 i dolna granica 95% CI dla różnicy pomiędzy odsetkami odpowiedzi serologicznych wynosząca >-10%) zostały spełnione.
Immunogenność u dzieci w wieku od 6 lat do 11 lat – po dawce przypominającej szczepionki Spikevax (szczepionka wyjściowa)
Głównym celem oceny immunogenności w fazie badania obejmującej zastosowanie dawki przypominającej było przeprowadzenie wnioskowania statystycznego o skuteczności dawki przypominającej u uczestników w wieku od 6 do 11 lat poprzez porównanie odpowiedzi immunologicznych po podaniu dawki przypominającej (dzień 29.) z odpowiedziami uzyskanymi po podaniu drugiej dawki cyklu szczepienia podstawowego (dzień 57.) u młodych dorosłych (w wieku od 18 do 25 lat) we wspomnianym wyżej badaniu, w którym wykazano skuteczność na poziomie 93%. Skuteczność dawki przypominającej 25 mikrogramów szczepionki Spikevax była uznana za wykazaną na podstawie wnioskowania statystycznego, jeśli odpowiedzi immunologiczne po podaniu dawki przypominającej (średnia geometryczna stężenia [GMC] przeciwciał neutralizujących i odsetek odpowiedzi serologicznych [SRR]) spełniały wstępnie określone kryteria nie mniejszej skuteczności (zarówno dla GMC jak i SRR) w porównaniu z tymi, które zostały zmierzone po zakończeniu cyklu szczepienia podstawowego dawką 100 mikrogramów szczepionki Spikevax wśród podgrupy młodych dorosłych (w wieku od 18 do 25 lat) w głównym badaniu skuteczności u dorosłych.
W fazie badania prowadzonej metodą otwartej próby uczestnicy w wieku od 6 lat do 11 lat otrzymali pojedynczą dawkę przypominającą co najmniej 6 miesięcy po zakończeniu cyklu szczepienia podstawowego (dwie dawki w odstępie 1 miesiąca). Podstawowa populacja do analizy immunogenności obejmowała 95 uczestników tego badania po dawce przypominającej, będących w wieku od 6 lat do 11 lat oraz losowy podzbiór 295 uczestników z badania z udziałem młodych dorosłych, którzy wcześniej otrzymali dwie dawki szczepionki Spikevax podane w odstępie 1 miesiąca. Obie grupy uczestników włączonych do analizy populacyjnej nie miały serologicznych ani wirusologicznych dowodów zakażenia SARS-CoV-2 odpowiednio, przed pierwszą dawką cyklu szczepienia podstawowego i przed dawką przypominającą.
U 95 uczestników, w 29, dniu od podania dawki przypominającej wartość GMC wynosiła 5 847,5 (95% CI: 4 999,6; 6 839,1). Wartość SRR wyniosła 100 (95% CI: 95,9; 100,0). Przebadano stężenia przeciwciał neutralizujących w surowicy u dzieci w wieku od 6 lat do 11 lat z podgrupy oceny immunogenności zgodnej z protokołem, u których przed podaniem dawki przypominającej uzyskano ujemny wynik badania w kierunku zakażeniem SARS-CoV-2, i porównano z wartościami stężeń u młodych dorosłych (w wieku od 18 do 25 lat). GMR wartości GMC dla dawki przypominającej podanej w dniu 29. w porównaniu z wartością GMC w dniu 57. u młodych dorosłych wyniósł 4,2 (95% CI: 3,5; 5,0), spełniając kryteria nie mniejszej skuteczności (tj. dolna granica 95% CI wynosząca >0,667); różnica SRR wyniosła 0,7% (95% CI: -3.5; 2,4), spełniając kryteria nie mniejszej skuteczności (dolna granica 95% CI dla różnicy SRR wynosząca >-10%).
Ustalone w protokole badania kryteria spełnienia głównego celu oceny immunogenności zostały zatem spełnione, pozwalając na potwierdzenie skuteczności dawki przypominającej szczepionki na podstawie wnioskowania statystycznego. Żywa reakcja pamięci immunologicznej widoczna w ciągu 4 tygodni od podania dawki przypominającej jest dowodem na silne pobudzenie odporności wywołane przez cykl szczepienia podstawowego szczepionką Spikevax.
Skuteczność kliniczna u dzieci w wieku od 6 miesięcy do 5 lat
Bezpieczeństwo stosowania, tolerancję, reaktogenność i skuteczność szczepionki Spikevax oceniano w badaniu fazy II/III z udziałem zdrowych dzieci w wieku od 6 miesięcy do 11 lat. Do badania włączono dzieci w 3 grupach wiekowych: od 6 lat do 11 lat; od 2 lat do 5 lat oraz od 6 miesięcy do 23 miesięcy.
Opisową analizę skuteczności, oceniającą potwierdzone przypadki COVID-19 zgromadzone do daty odcięcia danych 21 lutego 2022 r., przeprowadzono z uwzględnieniem 5476 uczestników w wieku od 6 miesięcy do 5 lat, którzy przyjęli dwie dawki (w miesiącu 0. i 1.) szczepionki Spikevax (n = 4 105) albo placebo (n = 1 371) i uzyskali ujemny wynik badania w kierunku zakażenia wirusem SARS-CoV-2 w punkcie początkowym (jest to zbiór analizy skuteczności zgodnej z protokołem). Nie stwierdzono istotnych różnic w zakresie cech demograficznych pomiędzy uczestnikami, którzy przyjęli szczepionkę Spikevax a uczestnikami, którzy przyjęli placebo.
Mediana czasu obserwacji kontrolnej pod kątem skuteczności po podaniu dawki 2. wyniosła 71 dni w przypadku uczestników w wieku od 2 lat do 5 lat oraz 68 dni w przypadku uczestników w wieku od 6 miesięcy do 23 miesięcy.
Skuteczność szczepionki w tym badaniu obserwowano w okresie, gdy wariant B.1.1.529 (Omicron) był wariantem dominującym.
Skuteczność szczepionki (ang. vaccine efficacy, VE) w części 2. w obrębie zbioru analizy skuteczności zgodnej z protokołem dla przypadków COVID-19 14 dni lub więcej po przyjęciu dawki 2., przy użyciu „definicji przypadku COVID-19 P301” (tj. definicji zastosowanej w głównym badaniu skuteczności z udziałem osób dorosłych) wyniosła 46,4% (95% CI: 19,8; 63,8) u dzieci w wieku od 2 lat do 5 lat oraz 31,5% (95% CI: -27,7; 62,0) u dzieci w wieku od 6 miesięcy do 23 miesięcy.
Immunogenność u dzieci w wieku od 6 miesięcy do 5 lat
W przypadku dzieci w wieku od 2 lat do 5 lat porównanie odpowiedzi przeciwciał neutralizujących w dniu 57. w części 2. podzbioru analizy immunogenności zgodnej z protokołem (n = 264; 25 mikrogramów) z odpowiedziami u młodych dorosłych (n = 295; 100 mikrogramów) wykazało GMR równe 1,014 (95% CI: 0,881; 1,167), co oznacza spełnianie kryteriów nie mniejszej skuteczności (tj. dolna granica 95% CI dla GMR ≥ 0,67; oszacowanie punktowe ≥ 0,8). Średnia geometryczna zakresu wzrostu (GMFR) od punktu początkowego do dnia 57. u tych dzieci wyniosła 183,3 (95% CI: 164,03; 204,91). Różnica w odsetku odpowiedzi serologicznych (ang. seroresponse rates, SRR) między dziećmi a młodymi dorosłymi wyniosła -0,4% (95% CI: -2,7%, 1,5%), również spełniając kryteria dotyczące nie mniejszej skuteczności (dolna granica 95% CI różnicy w SRR >-10%).
W przypadku niemowląt i małych dzieci w wieku od 6 miesięcy do 23 miesięcy porównanie odpowiedzi przeciwciał neutralizujących w dniu 57. w części 2. podzbioru analizy immunogenności zgodnie z protokołem (n = 230; 25 mikrogramów) z odpowiedziami u młodych dorosłych (n = 295; 100 mikrogramów) wykazało GMR równe 1,280 (95% CI: 1,115; 1,470), co oznacza spełnianie kryteriów nie mniejszej skuteczności (tj. dolna granica 95% CI dla GMR ≥ 0,67; oszacowanie punktowe ≥ 0,8). Różnica w odsetku SRR między niemowlętami/małymi dziećmi a młodymi dorosłymi wyniosła 0,7% (95% CI: -1,0%; 2,5%), również spełniając kryteria nie mniejszej skuteczności (dolna granica 95% CI różnicy w SRR > -10%).
W związku z tym wcześniej określone kryteria osiągnięcia pierwszorzędowego celu immunogenności zostały spełnione w obu grupach wiekowych, co pozwala na uznanie skuteczności dawki 25 mikrogramów zarówno u dzieci w wieku od 2 lat do 5 lat, jak i niemowląt i małych dzieci w wieku od 6 miesięcy do 23 miesięcy (tabele 6 i 7).
Tabela 6. Zestawienie stosunków średnich geometrycznych stężeń i odsetków odpowiedzi serologicznej – porównanie osób w wieku od 6 miesięcy do 23 miesięcy z uczestnikami w wieku od 18 lat do 25 lat – zbiór analizy immunogenności zgodnej z protokołem
| Od 6 miesięcy do | Od 18 lat do | Od 6 miesięcy do | |||
| 23 miesięcy | 25 lat n = 291 | 23 miesięcy/od | |||
| n = 230 | 18 lat do 25 lat | ||||
| Test | Punkt | GMC | GMC | Stosunek | Osiągnięcie |
| czasowy | (95%CI)* | (95%CI)* | GMC | celu nie | |
| (95% CI)a | mniejszej | ||||
| skuteczności | |||||
| (T/N)b | |||||
| Test neutralizacji SARS-CoV-2c | 28 dni po 2. dawce | 1 780,7 (1 606,4; 1 973,8) | 1 390,8 (1 269,1; 1 524,2) | 1,3 (1,1; 1,5) | T |
| Różnica | |||||
| Odsetek odpowiedzi | Odsetek odpowiedzi | pomiędzy | |||
| serologicznej | serologicznej | odsetkami | |||
| (%) | (%) | odpowiedzi | |||
| (95% CI)d | (95% CI)d | serologicznej | |||
| (95% CI)e | |||||
100 (98,4; 100) | 99,3 (97,5; 99,9) | 0,7 (-1,0; 2,5) | |||
GMC = średnia geometryczna stężenia
n = liczba uczestników z kompletnymi danymi w punkcie początkowym i w dniu 57. * Dla wartości przeciwciał poniżej dolnej granicy oznaczalności (ang. the lower limit of quantification, LLOQ) przyjmowano wartość 0,5 x LLOQ. W przypadku wartości powyżej górnej granicy oznaczalności (ang. upper limit of quantification, ULOQ) stosowano ULOQ, jeśli rzeczywiste wartości nie były dostępne. a Wartości przeciwciał poddane transformacji logarytmicznej analizowano za pomocą analizy kowariancji (ANCOVA) ze zmienną grupy (uczestnicy w wieku od 6 miesięcy do 5 lat oraz młodzi dorośli) jako efektu stałego. Uzyskane średnie najmniejszych kwadratów (ang. least squares, LS), różnica średnich LS i 95% CI przekształcono ponownie do oryginalnej skali.
b Kryteria nie mniejszej skuteczności uznawano za spełnione, jeśli dolna granica dwustronnego 95% CI dla stosunku GMC jest większa niż 0,67, a oszacowaniem punktowe >0,8 oraz gdy dolna granica dwustronnego 95% CI dla różnicy pomiędzy odsetkami odpowiedzi serologicznej jest większa niż -10%, a oszacowanie punktowe >-5%.
c Ostateczne średnie geometryczne stężeń przeciwciał (GMC) w AU/ml określono przy użyciu testu mikroneutralizacji SARS-CoV-2.
d Wywołaną przez szczepionkę odpowiedź serologiczną, czyli zmianę stężenia swoistych przeciwciał neutralizujących przeciw RVP SARS-CoV-2 u pacjenta, zdefiniowano w protokole jako zmianę od wartości poniżej LLOQ do wartości równej lub większej niż 4 x LLOQ albo jako co najmniej 4-krotne zwiększenie, jeśli wartość w punkcie wyjściowym jest równa lub większa niż LLOQ. 95% CI odpowiedzi serologicznej obliczany przy użyciu metody Cloppera-Pearsona.
e 95% CI różnicy w odsetku odpowiedzi serologicznej obliczany przy użyciu granic ufności (wyniku) Miettinena-Nurminena.
Tabela 7. Zestawienie stosunków średnich geometrycznych stężeń i odsetków odpowiedzi serologicznej – porównanie osób w wieku od 2 lat do 5 lat z uczestnikami w wieku od 18 lat do 25 lat – zbiór analizy immunogenności zgodnej z protokołem
| Od 2 lat do | Od 18 lat do | Od 2 lat do 5 lat/od | |||
| 5 lat | 25 lat | 18 lat do 25 lat | |||
| n = 264 | n = 291 | ||||
| Test | Punkt | GMC | GMC | Stosunek GMC | Osiągnięcie celu |
| czasow | (95% CI)* | (95% CI)* | (95% CI)a | nie mniejszej | |
| y | skuteczności | ||||
| (T/N)b | |||||
Test neutralizacji SARS-CoV-2c | 28 dni po dawce 2. | 1 410,0 (1 273,8; 1560,8) | 1 390,8 (1262,5; 1532,1) | 1,0 (0,9; 1,2) | T |
| Różnica | |||||
| Odsetek | Odsetek odpowiedzi | pomiędzy | |||
| odpowiedzi | serologicznej | odsetkami | |||
| serologicznej | (%) | odpowiedzi | |||
| (95% CI)d | |||||
| (%) (95% CI)d | serologicznej | ||||
| (95% CI)e | |||||
98,9 (96,7; 99,8) | 99,3 (97,5; 99,9) | -0,4 (-2,7; 1,5) | |||
GMC = średnia geometryczna stężenia
n = liczba uczestników z kompletnymi danymi w punkcie początkowym i w dniu 57. * Dla wartości przeciwciał poniżej dolnej granicy oznaczalności (ang. the lower limit of quantification, LLOQ) przyjmowano wartość 0,5 x LLOQ. W przypadku wartości powyżej górnej granicy oznaczalności (ang. upper limit of quantification, ULOQ) stosowano ULOQ, jeśli rzeczywiste wartości nie były dostępne. a Wartości przeciwciał poddane transformacji logarytmicznej analizowano za pomocą analizy kowariancji (ANCOVA) przy użyciu ze zmiennej Grupa (uczestnicy w wieku od 6 miesięcy do 5 lat oraz młodzi dorośli) jako efektu stałego. Uzyskane średnie najmniejszych kwadratów (ang. least squares, LS), różnica średnich LS i 95% CI przekształcono ponownie do oryginalnej skali.
b Kryteria nie mniejszej skuteczności uznawano za spełnione, jeśli dolna granica dwustronnego 95% CI dla stosunku GMC jest większa niż 0,67, a oszacowaniem punktowe >0,8 oraz gdy dolna granica dwustronnego 95% CI dla różnicy pomiędzy odsetkami odpowiedzi serologicznej jest większa niż -10%, a oszacowanie punktowe >-5%.
c Ostateczne średnie geometryczne stężeń przeciwciał (GMC) w AU/ml określono przy użyciu testu mikroneutralizacji SARS-CoV-2.
d Wywołaną przez szczepionkę odpowiedź serologiczną, czyli zmianę stężenia swoistych przeciwciał neutralizujących przeciw RVP SARS-CoV-2 u pacjenta, zdefiniowano w protokole jako zmianę od wartości poniżej LLOQ do wartości równej lub większej niż 4 x LLOQ albo jako co najmniej 4-krotne zwiększenie, jeśli wartość w punkcie wyjściowym jest równa lub większa niż LLOQ. 95% CI odpowiedzi serologicznej obliczany przy użyciu metody Cloppera-Pearsona.
e 95% CI różnicy w odsetku odpowiedzi serologicznej obliczany przy użyciu granic ufności (wyniku) Miettinena-Nurminena.
Dostępne dane dotyczące dzieci w wieku od 12 tygodni do 6 miesięcy
Bezpieczeństwo stosowania i immunogenność szczepionki Spikevax bivalent Original/Omicron BA.1 oceniano u dzieci w wieku od 12 tygodni do 6 miesięcy w badaniu P206. Podczas części badania dotyczącej ustalania dawki, dwie wielkości dawek (5 mikrogramów i 10 mikrogramów), oceniane jako schemat dwudawkowy, były ogólnie dobrze tolerowane, ale nie powodowały istotnej odpowiedzi immunologicznej.
Immunogenność u osób, które otrzymały przeszczep organu litego
Oceniano bezpieczeństwo, reaktogenność i immunogenność szczepionki Spikevax (szczepionka wyjściowa) w dwuczęściowym badaniu fazy IIIb, prowadzonym metodą próby otwartej u dorosłych osób, które otrzymały przeszczep organu litego (SOT), włącznie z przeszczepami nerek i wątroby (mRNA-1273-P304). Podawano dawkę 100 mikrogramów (0,5 ml), co stanowiło dawkę dopuszczoną do stosowania w trakcie prowadzenia badania.
W Części A 128 osobom, które otrzymały SOT, podano trzecią dawkę szczepionki Spikevax (szczepionki wyjściowej). W Części B 159 osobom, które otrzymały SOT, podano dawkę przypominającą po upływie co najmniej 4 miesięcy po ostatniej dawce.
Immunogenność w tym badaniu oceniano poprzez pomiar przeciwciał neutralizujących przeciw pseudowirusowi, na którym ulega ekspresji pierwotny szczep SARS CoV-2 (D614G) po upływie 1 miesiąca po podaniu dawki 2., dawki 3., dawki przypominającej oraz po maksymalnie 12 miesiącach od ostatniej dawki w Części A i po maksymalnie 6 miesiącach od dawki przypominającej w Części B.
Trzy dawki szczepionki Spikevax (szczepionki wyjściowej) indukowało wyższe miana przeciwciał neutralizujących w porównaniu do stanu przed podaniem dawki 1. i po podaniu dawki 2. Wyższy odsetek osób, które otrzymały SOT i którym podano trzy dawki, osiągnął odpowiedź serologiczną niż w przypadku uczestników, którzy otrzymali dwie dawki. Poziomy przeciwciał neutralizujących obserwowane u osób, które otrzymały przeszczep wątroby i którym podano trzy dawki były porównywalne z odpowiedziami po podaniu dawki 2. obserwowanymi u dorosłych uczestników ze sprawnym układem immunologicznym, którzy w punkcie początkowym nie byli zarażeni wirusem SARS CoV 2. Odpowiedzi w zakresie przeciwciał neutralizujących były w dalszym ciągu liczbowo niższe po podaniu dawki 3. u uczestników, którzy otrzymali przeszczep nerki niż u uczestników, którzy otrzymali przeszczep wątroby. Poziomy przeciwciał neutralizujących obserwowane po upływie jednego miesiąca po podaniu dawki 3. utrzymywały się przez sześć miesięcy, przy czym poziomy przeciwciał utrzymywały się na poziomach 26-krotnie wyższych i wskaźniku odpowiedzi serologicznej wynoszącym 67% w porównaniu z punktem wyjściowym.
Czwarta dawka (przypominająca) szczepionki Spikevax (szczepionki wyjściowej) nasiliła odpowiedź w zakresie przeciwciał neutralizujących u uczestników, który otrzymali SOT w porównaniu ze stanem po podaniu dawki 3., niezależnie od tego, jakie szczepionki zostały podane wcześniej [mRNA-1273 (Moderna), BNT162b2 lub jakakolwiek kombinacja zawierająca mRNA]; jednak osoby, które otrzymały przeszczep nerki, wykazywały liczbowo niższe wartości odpowiedzi ze strony przeciwciał neutralizujących w porównaniu do osób, które otrzymały przeszczep wątroby.
Osoby w podeszłym wieku
Spikevax (szczepionka wyjściowa) oceniano z udziałem osób w wieku 6 miesięcy i starszych, w tym 3 768 uczestników w wieku 65 lat i starszych. Skuteczność Spikevax (szczepionka wyjściowa) była taka sama u uczestników w podeszłym wieku (≥65 lat) i młodszych uczestników dorosłych (18–64 lata).
Dzieci i młodzież
Europejska Agencja Leków wstrzymała obowiązek dołączania wyników badań Spikevax (szczepionka wyjściowa) w jednej lub kilku podgrupach populacji dzieci i młodzieży w celu zapobiegania chorobie COVID-19 (stosowanie u dzieci i młodzieży, patrz punkt 4.2).
5.2 Właściwości farmakokinetyczne
Nie dotyczy.
5.3 Przedkliniczne dane o bezpieczeństwie
Dane niekliniczne wynikajace z konwencjonalnych badań toksyczności po podaniu wielokrotnym, toksycznego wpływu na rozród i rozwój potomstwa, nie ujawniają szczególnego zagrożenia dla człowieka.
Toksyczność ogólna
Badania toksyczności ogólnej zostały przeprowadzone na szczurach (otrzymywały co 2 tygodnie domięśniowo do 4 dawek przekraczających dawkę stosowaną u ludzi). Obserwowano przejściowe i odwracalne przypadki obrzęku i rumienia w miejscu wstrzyknięcia, jak również przejściowe zmiany w wynikach badań laboratoryjnych (w tym wzrost stężenia eozynofilów, czasu częściowej tromboplastyny po aktywacji i fibrynogenu). Uzyskane wyniki sugerują niską potencjalną toksyczność dla ludzi.
Genotoksyczność/rakotwórczość
Przeprowadzono badania genotoksyczności in vitro oraz in vivo dotyczące nowego składnika lipidowego SM-102, zastosowanego w szczepionce. Uzyskane wyniki sugerują niską potencjalną genotoksyczność dla ludzi. Nie przeprowadzono badań rakotwórczości.
Toksyczny wpływ na reprodukcję
W badaniu toksycznego wpływu na reprodukcję 0,2 ml szczepionki, zawierającej tę samą ilość mRNA (100 mikrogramów) i innych składników zawartych w pojedynczej dawce Spikevax (szczepionka wyjściowa) stosowanej u ludzi, podawano samicom szczura drogą domięśniową czterokrotnie: 28 i 14 dni przed kryciem a następnie w 1. i 13. dniu ciąży. Odpowiedź w postaci przeciwciał przeciw SARS-CoV-2 występowała u wszystkich ciężarnych samic od momentu przed kryciem do zakończenia badania, przypadającego w 21. dniu laktacji, jak również u płodów i młodych. Nie zaobserwowano żadnego związanego ze szczepionką wpływu na płodność u samic, ciążę ani na rozwój zarodka i płodu, czy rozwój potomstwa. Nie ma dostępnych danych dotyczących przenikania szczepionki Spikevax (szczepionka wyjściowa) przez łożysko ani do mleka.
6. DANE FARMACEUTYCZNE
6.1 Wykaz substancji pomocniczych
SM-102 (8-{(2-hydroksyetylo)[6-okso-6-(undecyloksy)heksyl]amino}oktanian heptadekan-9-ylu) Cholesterol
1,2-Distearylo-sn-glicero-3-fosfocholina (DSPC)
Glikol 1,2-dimirystylo-rac-glicero-3-metoksypolietylenowy o masie cząsteczkowej 2000 (PEG2000-DMG)
Trometamol
Trometamolu chlorowodorek
Sacharoza
Woda do wstrzykiwań
6.2 Niezgodności farmaceutyczne
Nie mieszać tego produktu leczniczego z innymi produktami leczniczymi ani go nie rozcieńczać.
6.3 Okres ważności
Nieotwarta fiolka wielodawkowa (Spikevax JN.1 0,1 mg/ml dyspersja do wstrzykiwań)
9 miesięcy w temperaturze od -50ºC do -15ºC.
W ciągu 9 miesięcy po wyjęciu z zamrażarki nieotwartą fiolkę ze szczepionką można przechowywać w lodówce w temperaturze od 2ºC do 8ºC, chroniąc przed światłem, przez okres maksymalnie 30 dni.
Stabilność chemiczna i fizyczna została również wykazana dla nieotwartych fiolek ze szczepionką w przypadku przechowywania przez 12 miesięcy w temperaturze od -50°C do -15°C, pod warunkiem że po rozmrożeniu i przechowywaniu w temperaturze od 2°C do 8°C, chroniąc przed światłem, nieotwarta fiolka zostanie zużyta w ciągu maksymalnie 14 dni (zamiast 30 dni w przypadku przechowywania w temperaturze od -50°C do -15°C przez 9 miesięcy), a łączny okres przechowywania nie przekracza 12 miesięcy.
- Po przeniesieniu szczepionki do miejsca przechowywania w temperaturze od 2°C do 8°C opakowanie zewnętrzne powinno być oznaczone nową datą przydatności do użycia w temperaturze od 2°C do 8°C.
- W przypadku, gdy szczepionka została dostarczona w temperaturze od 2°C do 8°C, należy ją przechowywać w temperaturze od 2°C do 8°C. Termin ważności na opakowaniu zewnętrznym powinien być oznaczony nową datą przydatności do użycia w temperaturze od 2°C do 8°C.
W tym okresie transport może zająć maksymalnie 36 godzin w temperaturze od 2°C do 8°C (patrz punkt 6.4).
Po rozmrożeniu szczepionki nie należy zamrażać jej ponownie.
Nieotwartą szczepionkę można przechowywać w temperaturze od 8°C do 25°C przez maksymalnie 24 godziny po wyjęciu z warunków chłodniczych.
Fiolki wielodawkowe po przekłuciu igłą (Spikevax JN.1 0,1 mg/ml dyspersja do wstrzykiwań)
Stabilność chemiczna i fizyczna została wykazana przez 19 godzin w temperaturze od 2°C do 25°C po pierwszym przekłuciu igłą (w dozwolonym okresie użycia wynoszącym odpowiednio 30 dni lub 14 dni, w temperaturze od 2°C do 8°C,w tym 24 godziny w temperaturze od 8°C do 25°C). Ze względów mikrobiologicznych produkt należy natychmiast zużyć. Jeżeli szczepionka nie zostanie zużyta natychmiast, za czas i warunki przechowywania podczas użycia odpowiedzialny jest użytkownik.
Nieotwarta fiolka jednodawkowa (Spikevax JN.1 50 mikrogramów dyspersja do wstrzykiwań)
9 miesięcy w temperaturze od -50ºC do -15ºC.
W ciągu 9 miesięcy po wyjęciu z zamrażarki fiolki jednodawkowe można przechowywać w lodówce w temperaturze od 2ºC do 8ºC, chroniąc przed światłem, przez okres maksymalnie 30 dni.
Stabilność chemiczna i fizyczna została również wykazana dla nieotwartych fiolek jednodawkowych w przypadku przechowywania przez 12 miesięcy w temperaturze od -50°C do -15°C, pod warunkiem że po rozmrożeniu i przechowywaniu w temperaturze od 2°C do 8°C, chroniąc przed światłem, fiolka jednodawkowa zostanie zużyta w ciągu maksymalnie 14 dni (zamiast 30 dni w przypadku przechowywania w temperaturze od -50°C do -15°C przez 9 miesięcy), a łączny okres przechowywania nie przekracza 12 miesięcy.
- Po przeniesieniu szczepionki do miejsca przechowywania w temperaturze od 2°C do 8°C opakowanie zewnętrzne powinno być oznaczone nową datą przydatności do użycia w temperaturze od 2°C do 8°C.
- W przypadku, gdy szczepionka została dostarczona w temperaturze od 2°C do 8°C, należy ją przechowywać w temperaturze od 2°C do 8°C. Termin ważności na opakowaniu zewnętrznym powinien być oznaczony nową datą przydatności do użycia w temperaturze od 2°C do 8°C.
W tym okresie fiolki jednodawkowe można przewozić przez maksymalnie 36 godzin w temperaturze 2°C do 8°C (patrz punkt 6.4).
Po rozmrożeniu szczepionki nie należy zamrażać jej ponownie.
Fiolki jednodawkowe można przechowywać w temperaturze od 8°C do 25°C przez maksymalnie 24 godziny po wyjęciu z warunków chłodniczych.
Spikevax JN.1 50 mikrogramów dyspersja do wstrzykiwań w ampułko-strzykawce
9 miesięcy w temperaturze od -50ºC do -15ºC.
W ciągu 9 miesięcy po wyjęciu z zamrażarki ampułko-strzykawki można przechowywać w lodówce w temperaturze od 2ºC do 8ºC, chroniąc przed światłem, przez okres maksymalnie 30 dni (patrz punkt 6.4).
Stabilność chemiczna i fizyczna została również wykazana dla nieotwartych ampułko-strzykawek w przypadku przechowywania przez 12 miesięcy w temperaturze od -50°C do -15°C, pod warunkiem że po rozmrożeniu i przechowywaniu w temperaturze od 2°C do 8°C, chroniąc przed światłem, ampułko-strzykawka zostanie zużyta w ciągu maksymalnie 14 dni (zamiast 30 dni w przypadku przechowywania w temperaturze od -50°C do -15°C przez 9 miesięcy), a łączny okres przechowywania nie przekracza 12 miesięcy.
- Po przeniesieniu szczepionki do miejsca przechowywania w temperaturze od 2°C do 8°C opakowanie zewnętrzne powinno być oznaczone nową datą przydatności do użycia w temperaturze od 2°C do 8°C.
- W przypadku, gdy szczepionka została dostarczona w temperaturze od 2°C do 8°C, należy ją przechowywać w temperaturze od 2°C do 8°C. Termin ważności na opakowaniu zewnętrznym powinien być oznaczony nową datą przydatności do użycia w temperaturze od 2°C do 8°C.
Czas trwania transportu ampułko-strzykawek jest ograniczony czasem, na jaki został zakwalifikowany pojemnik transportowy.
Po rozmrożeniu szczepionki nie należy zamrażać jej ponownie.
Ampułko-strzykawki można przechowywać w temperaturze od 8°C do 25°C przez maksymalnie 24 godziny po wyjęciu z warunków chłodniczych.
6.4 Specjalne środki ostrożności podczas przechowywania
Spikevax JN.1 0,1 mg/ml dyspersja do wstrzykiwań (fiolki wielodawkowe)
Przechowywać w zamrażarce w temperaturze od -50°C do -15°C.
Po rozmrożeniu przechowywać w lodówce (2°C-8°C) i nie zamrażać ponownie. Przechowywać fiolkę w opakowaniu zewnętrznym w celu ochrony przed światłem. Informacje na temat warunków przechowywania po rozmrożeniu, patrz punkt 6.3. Informacje na temat warunków przechowywania fiolki wielodawkowej po pierwszym otwarciu, patrz punkt 6.3.
Transport rozmrożonych fiolek wielodawkowych zawierających szczepionkę w stanie ciekłym w temperaturze od 2°C do 8°C
Jeżeli transport w temperaturze od -50°C do -15°C nie jest możliwy, dostępne dane potwierdzają możliwość transportu jednej albo większej liczby rozmrożonych fiolek zawierających szczepionkę w stanie ciekłym przez maksymalnie 36 godzin w temperaturze od 2°C do 8°C (w dozwolonym okresie użycia wynoszącym odpowiednio 30 dni lub 14 dni, w temperaturze od 2°C do 8°C). Po rozmrożeniu i transporcie fiolek zawierających szczepionkę w stanie ciekłym w temperaturze od 2°C do 8°C fiolek nie należy ponownie zamrażać i należy je przechowywać w temperaturze od 2°C do 8°C do momentu użycia.
Spikevax JN.1 50 mikrogramów dyspersja do wstrzykiwań (fiolki jednodawkowe)
Przechowywać w zamrażarce w temperaturze od -50°C do -15°C.
Po rozmrożeniu przechowywać w lodówce (2°C-8°C) i nie zamrażać ponownie. Przechowywać fiolkę jednodawkową w opakowaniu zewnętrznym w celu ochrony przed światłem. Informacje na temat warunków przechowywania, patrz punkt 6.3.
Transport rozmrożonych fiolek jednodawkowych zawierających szczepionkę w stanie ciekłym w temperaturze od 2°C do 8°C
Jeżeli transport w temperaturze od -50°C do -15°C nie jest możliwy, dostępne dane potwierdzają możliwość transportu jednej albo większej liczby rozmrożonych fiolek jednodawkowych zawierających szczepionkę w stanie ciekłym przez maksymalnie 36 godzin w temperaturze od 2°C do 8°C (w dozwolonym okresie użycia wynoszącym odpowiednio 30 dni lub 14 dni, w temperaturze od 2°C do 8°C). Po rozmrożeniu i transporcie fiolek zawierających szczepionkę w stanie ciekłym w temperaturze od 2°C do 8°C fiolek jednodawkowych nie należy ponownie zamrażać i należy je przechowywać w temperaturze od 2°C do 8°C do momentu użycia.
Spikevax JN.1 50 mikrogramów dyspersja do wstrzykiwań w ampułko-strzykawce
Przechowywać w zamrażarce w temperaturze od -50°C do -15°C.
Po rozmrożeniu przechowywać w lodówce (2°C-8°C) i nie zamrażać ponownie. Przechowywać ampułko-strzykawkę w opakowaniu zewnętrznym w celu ochrony przed światłem. Informacje na temat warunków przechowywania, patrz punkt 6.3.
Transport rozmrożonych ampułko-strzykawek zawierających szczepionkę w stanie ciekłym w temperaturze od 2°C do 8°C
Jeżeli transport w temperaturze od -50°C do -15°C nie jest możliwy, dostępne dane potwierdzają możliwość transportu jednej albo większej liczby rozmrożonych ampułko-strzykawek zawierających szczepionkę w stanie ciekłym w temperaturze od 2°C do 8°C (w dozwolonym okresie użycia wynoszącym odpowiednio 30 dni lub 14 dni, w temperaturze od 2°C do 8°C). Po rozmrożeniu i transporcie ampułko-strzykawek zawierających szczepionkę w stanie ciekłym w temperaturze od 2°C do 8°C ampułko-strzykawek nie należy ponownie zamrażać i należy je przechowywać w temperaturze od 2°C do 8°C do momentu użycia. Czas trwania transportu ampułko-strzykawek jest ograniczony czasem, na jaki został zakwalifikowany pojemnik transportowy.
6.5 Rodzaj i zawartość opakowania
Spikevax JN.1 0,1 mg/ml dyspersja do wstrzykiwań (fiolki wielodawkowe)
2,5 ml dyspersji w fiolce wielodawkowej (ze szkła typu I lub równoważnego do typu I albo cyklicznego polimeru olefinowego ze szczelną powłoką) z korkiem (z gumy chlorobutylowej) i niebieskim plastikowym wieczkiem z zabezpieczeniem (zabezpieczenie aluminiowe).
Wielkość opakowania: 10 fiolek wielodawkowych. Każda fiolka zawiera 2,5 ml.
Spikevax JN.1 50 mikrogramów dyspersja do wstrzykiwań (fiolki jednodawkowe)
0,5 ml dyspersji w fiolce jednodawkowej (ze szkła typu I lub równoważnego do typu I) z korkiem (z gumy chlorobutylowej) i niebieskim plastikowym wieczkiem z zabezpieczeniem (zabezpieczenie aluminiowe).
Wielkości opakowań:
1 fiolka jednodawkowa
10 fiolek jednodawkowych.
Każda fiolka zawiera 0,5 ml.
Nie wszystkie wielkości opakowań muszą znajdować się w obrocie.
Spikevax JN.1 50 mikrogramów dyspersja do wstrzykiwań w ampułko-strzykawce
0,5 ml dyspersji w ampułko-strzykawce (z cyklicznego kopolimeru olefinowego) z zatyczką (z gumy bromobutylowej, bez igły).
Ampułko-strzykawka pakowana jest na papierowej tacce wewnętrznej w pudełku tekturowym lub w 1 przezroczysty blister zawierający 1 ampułko-strzykawkę lub 5 przezroczystych blistrów zawierających po 2 ampułko-strzykawki na blister.
Wielkości opakowań:
1 ampułko-strzykawka
10 ampułko-strzykawek
Każda ampułko-strzykawka zawiera 0,5 ml.
Nie wszystkie wielkości opakowań muszą znajdować się w obrocie.
6.6 Specjalne środki ostrożności dotyczące usuwania i przygotowania produktu leczniczego do
stosowania
Szczepionkę powinna przygotowywać i podawać przeszkolona osoba należąca do fachowego personelu medycznego, przy zastosowaniu technik aseptycznych w celu zapewnienia jałowości dyspersji.
Spikevax JN.1 0,1 mg/ml dyspersja do wstrzykiwań (fiolki wielodawkowe)
Szczepionka jest gotowa do użycia po rozmrożeniu.
Nie wstrząsać ani nie rozcieńczać. Delikatnie zamieszać ruchem obrotowym zawartość fiolki po rozmrożeniu i przed każdym pobraniem szczepionki.
Sprawdzić, czy fiolka ma niebieskie wieczko, a nazwa produktu to Spikevax JN.1.
Najlepiej przekłuwać korek za każdym razem w innym miejscu.
W każdej fiolce wielodawkowej znajduje się nadmiarowa objętość szczepionki, aby umożliwić pobranie 5 dawek po 0,5 ml albo maksymalnie 10 dawek po 0,25 ml, w zależności od wieku danej osoby.
Przed użyciem każdą fiolkę wielodawkową należy rozmrozić zgodnie z poniższą instrukcją (tabela 8).
Tabela 8. Instrukcja rozmrażania fiolek wielodawkowych przed użyciem
| Opakowanie | Instrukcja i czas rozmrażania | |||
| Temperatura rozmrażania (w lodówce) | Czas rozmrażania | Temperatura rozmrażania (w temperaturze pokojowej) | Czas rozmrażania | |
Fiolka wielodawkowa | 2°C-8°C | 2 godziny i 30 minut | 15°C-25°C | 1 godzina |
Spikevax JN.1 50 mikrogramów dyspersja do wstrzykiwań (fiolki jednodawkowe)
Szczepionka jest gotowa do użycia po rozmrożeniu.
Nie wstrząsać ani nie rozcieńczać. Delikatnie zamieszać ruchem obrotowym zawartość fiolki po rozmrożeniu i przed każdym pobraniem szczepionki.
Sprawdzić, czy fiolka ma niebieskie wieczko, a nazwa produktu to Spikevax JN.1.
Przed użyciem każdą fiolkę jednodawkową należy rozmrozić zgodnie z poniższą instrukcją. Każdą fiolkę jednodawkową lub pudełko tekturowe zawierające 1 lub 10 fiolek można rozmrażać zarówno w lodówce, jak i w temperaturze pokojowej (tabela 9).
Tabela 9. Instrukcja rozmrażania fiolek jednodawkowych i pudełek tekturowych przed użyciem
| Opakowanie | Instrukcja i czas rozmrażania | |||
| Temperatura rozmrażania (w lodówce) | Czas rozmrażania | Temperatura rozmrażania (w temperaturze pokojowej) | Czas rozmrażania | |
| Fiolka jednodawkowa | 2°C do 8°C | 45 minut | 15°C do 25°C | 15 minut |
| Pudełko tekturowe | 2°C do 8°C | 1 godzina 45 minut | 15°C do 25°C | 45 minut |
Podawanie
Szczepionkę należy podawać drogą domięśniową. Preferowanym miejscem podania jest mięsień naramienny. Nie wolno podawać tej szczepionki donaczyniowo, podskórnie ani śródskórnie. 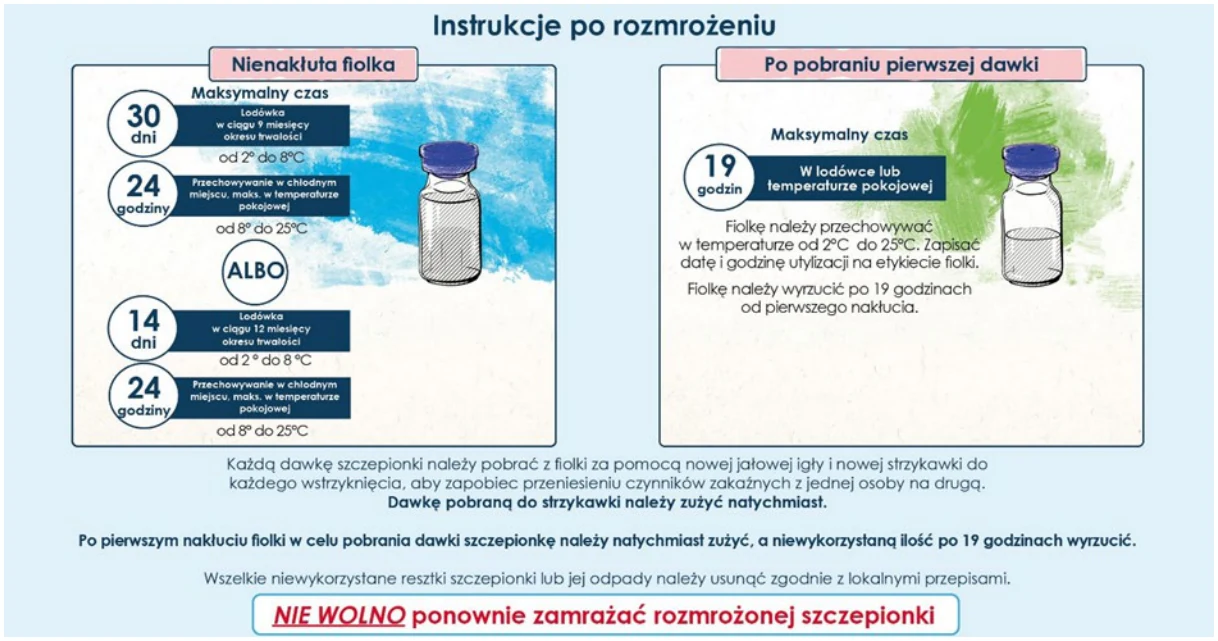
Fiolki wielodawkowe
Spikevax JN.1 50 mikrogramów dyspersja do wstrzykiwań w ampułko-strzykawce
Nie wstrząsać ani nie rozcieńczać zawartości ampułko-strzykawki.
Każda ampułko-strzykawka przeznaczona jest wyłącznie do jednorazowego użytku. Szczepionka jest gotowa do użycia po rozmrożeniu.
Za pomocą każdej ampułko-strzykawki można podać jedną (1) dawkę 0,5 ml.
Szczepionka Spikevax JN.1 jest dostarczana w jednodawkowej ampułko-strzykawce (bez igły) zawierającej 0,5 ml (50 mikrogramów mRNA JN.1 SARS-CoV-2) i musi być rozmrożona przed podaniem.
Przed użyciem każdą ampułko-strzykawkę należy rozmrozić zgodnie z poniższą instrukcją. Ampułko-strzykawki można rozmrażać w opakowaniach blistrowych (każdy blister zawiera 1 lub 2 ampułko-strzykawki, w zależności od wielkości opakowania) lub w pudełku tekturowym, zarówno w lodówce, jak i w temperaturze pokojowej (tabela 10)
Tabela 10. Instrukcja rozmrażania ampułko-strzykawek i pudełek tekturowych ze szczepionką Spikevax JN.1 przed użyciem
| Opakowanie | Instrukcja i czas rozmrażania | |||
Temperatura rozmrażania (w lodówce) (°C) | Czas rozmrażania (minuty) | Temperatura rozmrażania (w temperaturze pokojowej) (°C) | Czas rozmrażania (minuty) | |
Blister lub pudełko tekturowe zawierające 1 lub 2 ampułko-strzykawki | 2-8 | 100 | 15-25 | 40 |
Pudełko tekturowe zawierające 10 ampułko-strzykawek | 2-8 | 160 | 15-25 | 80 |
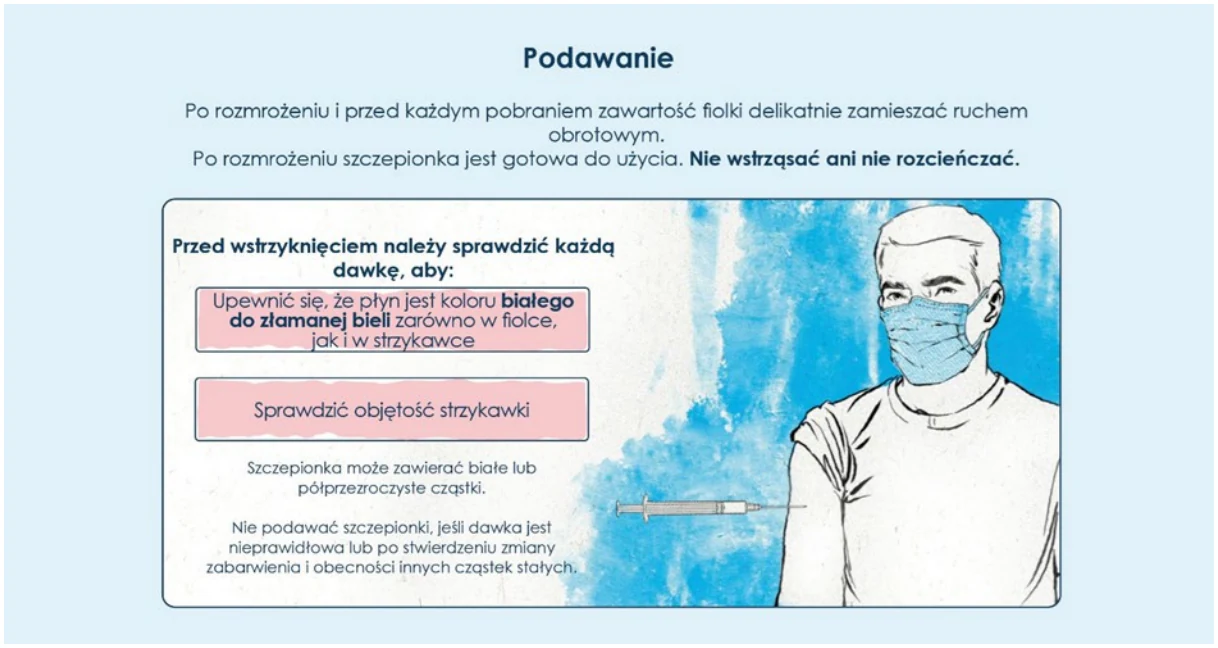 Sprawdzić, czy nazwa produktu w ampułko-strzykawce to Spikevax JN.1.
Instrukcja postępowania ze szczepionką Spikevax JN.1 ampułko-strzykawki
- Nie wstrząsać.
- Ampułko-strzykawkę przed podaniem należy obejrzeć, aby sprawdzić, czy nie zawiera cząstek stałych i czy barwa nie uległa zmianie.
- Szczepionka Spikevax JN.1 ma postać dyspersji w kolorze białym do białawego. Może zawierać białe albo półprzezroczyste cząstki pochodzące z produktu. Nie podawać, jeżeli barwa szczepionki uległa zmianie lub szczepionka zawiera inne cząstki stałe.
- Pudełka tekturowe z ampułko-strzykawkami nie zawierają igieł.
- Użyć jałowej igły o odpowiednim rozmiarze do wstrzyknięć domięśniowych (igły 21G lub cieńsze).
- Trzymając zatyczkę końcówki skierowaną do góry, zdjąć zatyczkę końcówki, obracając ją przeciwnie do ruchu wskazówek zegara, aż nastąpi jej oddzielenie. Zdjąć zatyczkę końcówki powolnym, stałym ruchem. Należy unikać pociągania za końcówkę przy jej obracaniu.
- Nałożyć igłę, przekręcając ją w kierunku zgodnym z ruchem wskazówek zegara, aż zostanie dobrze umocowana do strzykawki.
- Gdy szczepionka jest gotowa do podania zdjąć nasadkę z igły.
- Podać całą dawkę domięśniowo.
Usuwanie
Wszelkie niewykorzystane resztki produktu leczniczego lub jego odpady należy usunąć zgodnie z lokalnymi przepisami.
7. PODMIOT ODPOWIEDZIALNY POSIADAJĄCY POZWOLENIE NA DOPUSZCZENIE DO OBROTU
MODERNA BIOTECH SPAIN, S.L.
C/ Julián Camarillo nº 31
28037 Madryt
Hiszpania
8. NUMER POZWOLENIA (NUMERY POZWOLEŃ) NA DOPUSZCZENIE DO OBROTU
EU/1/20/1507/019
EU/1/20/1507/020
EU/1/20/1507/021
EU/1/20/1507/022
EU/1/20/1507/023
EU/1/20/1507/024
EU/1/20/1507/025
EU/1/20/1507/026
9. DATA WYDANIA PIERWSZEGO POZWOLENIA NA DOPUSZCZENIE DO OBROTU
I DATA PRZEDŁUŻENIA POZWOLENIA
Data wydania pierwszego pozwolenia na dopuszczenie do obrotu: 6 stycznia 2021 r. Data ostatniego przedłużenia pozwolenia: 3 października 2022 r.
10. DATA ZATWIERDZENIA LUB CZĘŚCIOWEJ ZMIANY TEKSTU
CHARAKTERYSTYKI PRODUKTU LECZNICZEGO
Szczegółowe informacje o tym produkcie leczniczym są dostępne na stronie internetowej Europejskiej Agencji Leków https://www.ema.europa.eu.
Spikevax LP.8.1 0,1 mg/ml dyspersja do wstrzykiwańSpikevax LP.8.1 50 mikrogramów dyspersja do wstrzykiwań w ampułko-strzykawce Spikevax LP.8.1 25 mikrogramów dyspersja do wstrzykiwań w ampułko‑strzykawce Szczepionka mRNA przeciw COVID-19
1. NAZWA PRODUKTU LECZNICZEGO
Spikevax LP.8.1 0,1 mg/ml dyspersja do wstrzykiwań
Spikevax LP.8.1 50 mikrogramów dyspersja do wstrzykiwań w ampułko-strzykawce Spikevax LP.8.1 25 mikrogramów dyspersja do wstrzykiwań w ampułko‑strzykawce Szczepionka mRNA przeciw COVID-19
2. SKŁAD JAKOŚCIOWY I ILOŚCIOWY
Tabela 1. Skład jakościowy i ilościowy szczepionki Spikevax LP.8.1
| Moc | Opakowanie | Dawka (dawki) | Skład na dawkę |
| Spikevax LP.8.1 0,1 mg/ml dyspersja do wstrzykiwań | Fiolka wielodawkowa 2,5 ml (niebieskie wieczko) | 5 dawek po 0,5 ml lub 10 dawek po 0,25 ml | Jedna dawka (0,5 ml) zawiera 50 mikrogramów mRNA LP.8.1 SARS-CoV-2, szczepionki mRNA przeciw COVID-19 (ze zmodyfikowanymi nukleozydami) (w nanocząsteczkach lipidowych). Jedna dawka (0,25 ml) zawiera 25 mikrogramów mRNA LP.8.1 SARS-CoV-2, szczepionki mRNA przeciw COVID-19 (ze zmodyfikowanymi nukleozydami) (w nanocząsteczkach lipidowych). |
Spikevax LP.8.1 50 mikrogramów dyspersja do wstrzykiwań w ampułko-strzykawce | Ampułko-strzykawka | 1 dawka po 0,5 ml Wyłącznie do jednorazowego użytku. | Jedna dawka (0,5 ml) zawiera 50 mikrogramów mRNA LP.8.1 SARS-CoV-2, szczepionki mRNA przeciw COVID-19 (ze zmodyfikowanymi nukleozydami) (w nanocząsteczkach lipidowych). |
Spikevax LP.8.1 25 mikrogramów dyspersja do wstrzykiwań w ampułko-strzykawce | Ampułko-strzykawka | 1 dawka po 0,25 ml Wyłącznie do jednorazowego użytku. | Jedna dawka (0,25 ml) zawiera 25 mikrogramów mRNA LP.8.1 SARS-CoV-2, szczepionki mRNA przeciw COVID-19 (ze zmodyfikowanymi nukleozydami) (w nanocząsteczkach lipidowych). |
mRNA LP.8.1 SARS-CoV-2 to jednoniciowy, informacyjny RNA (ang. messenger RNA, mRNA) z czapeczką na końcu 5’, wytwarzany z wykorzystaniem bezkomórkowej transkrypcji in vitro na odpowiedniej matrycy DNA, kodujący białko kolca (ang. spike, S) wirusa SARS-CoV-2 (LP.8.1).
Pełny wykaz substancji pomocniczych, patrz punkt 6.1.
3. POSTAĆ FARMACEUTYCZNA
Dyspersja do wstrzykiwań
Dyspersja w kolorze białym do białawego (pH: 7,1-7,8).
4. SZCZEGÓŁOWE DANE KLINICZNE
4.1 Wskazania do stosowania
Szczepionka Spikevax LP.8.1 jest wskazana do czynnego uodparniania osób w wieku 6 miesięcy i starszych w celu zapobiegania chorobie COVID-19 wywoływanej przez wirus SARS-CoV-2 (patrz punkty 4.2 i 5.1).
Szczepionkę należy stosować zgodnie z oficjalnymi zaleceniami.
4.2 Dawkowanie i sposób podawania
Dawkowanie
Tabela 2. Schemat dawkowania szczepionki Spikevax LP.8.1
| Wiek | Dawka | Dodatkowe zalecenia |
Dzieci w wieku od 6 miesięcy do 4 lat, bez uprzedniego szczepienia i bez stwierdzonego zakażenia SARS CoV-2 w wywiadzie | Dwie dawki po 0,25 ml, podawane domięśniowo* | Drugą dawkę podawać po upływie 28 dni od podania pierwszej dawki (patrz punkty 4.4 i 5.1). Jeśli dziecko dostało już wcześniej jedną dawkę dowolnej szczepionki Spikevax, należy podać jedną dawkę szczepionki Spikevax LP.8.1 w celu zakończenia cyklu dwudawkowego. |
Dzieci w wieku od 6 miesięcy do 4 lat, po uprzednim szczepieniu lub ze stwierdzonym zakażeniem SARS CoV-2 w wywiadzie | Jedna dawka 0,25 ml, podawana domięśniowo* | Szczepionkę Spikevax LP.8.1 należy podać po upływie co najmniej 3 miesięcy od ostatniej dawki szczepionki przeciw COVID-19. |
Dzieci w wieku od 5 lat do 11 lat, po uprzednim szczepieniu lub bez uprzedniego szczepienia | Jedna dawka 0,25 ml, podawana domięśniowo* |
| Wiek | Dawka | Dodatkowe zalecenia |
| Osoby w wieku 12 lat i starsze, po uprzednim szczepieniu lub bez uprzedniego szczepienia | Jedna dawka 0,5 ml, podawana domięśniowo | |
| Osoby w wieku 65 lat i starsze | Jedna dawka 0,5 ml, podawana domięśniowo | Jedną dodatkową dawkę można podać po upływie co najmniej 3 miesięcy od ostatniej dawki szczepionki przeciw COVID-19. |
* Nie używać ampułko-strzykawki zawierającej 0,5 ml do podawania części objętości 0,25 ml.
Tabela 3. Schemat dawkowania szczepionki Spikevax LP.8.1 u osób z obniżoną odpornością
| Wiek | Dawka | Dodatkowe zalecenia |
Dzieci z obniżoną odpornością w wieku od 6 miesięcy do 4 lat, bez uprzedniego szczepienia | Dwie dawki po 0,25 ml, podawane domięśniowo* | Osobom z poważnie obniżoną odpornością trzecią dawkę można podać po upływie co najmniej 28 dni od podania drugiej dawki. |
Dzieci w wieku od 6 miesięcy do 4 lat z obniżoną odpornością, po uprzednim szczepieniu | Jedna dawka 0,25 ml, podawana domięśniowo* | Dodatkową, właściwą dla wieku dawkę (dawki) można podać osobom z poważnie obniżoną odpornością po upływie co najmniej 2 miesięcy od ostatniej dawki szczepionki przeciw COVID-19 według uznania lekarza, z uwzględnieniem sytuacji klinicznej danej osoby. |
| Dzieci w wieku od 5 lat do 11 lat z obniżoną odpornością, po uprzednim szczepieniu lub bez uprzedniego szczepienia | Jedna dawka 0,25 ml, podawana domięśniowo* | |
| Osoby w wieku 12 lat i starsze z obniżoną odpornością, po uprzednim szczepieniu lub bez uprzedniego szczepienia | Jedna dawka 0,5 ml, podawana domięśniowo |
* Nie używać ampułko-strzykawki zawierającej 0,5 ml do podawania części objętości 0,25 ml.
Dzieci i młodzież
Nie określono dotychczas bezpieczeństwa stosowania ani skuteczności szczepionki Spikevax u dzieci w wieku poniżej 6 miesięcy (patrz punkt 5.1).
Osoby w podeszłym wieku
Nie ma konieczności dostosowywania dawki u osób w podeszłym wieku ≥65 lat.
Sposób podawania
Szczepionkę należy podawać domięśniowo. Preferowanym miejscem podania jest mięsień naramienny.
Nie wolno podawać tej szczepionki donaczyniowo, podskórnie ani śródskórnie.
Nie należy mieszać tej szczepionki z żadnymi innymi szczepionkami ani produktami leczniczymi w tej samej strzykawce.
Środki ostrożności, które należy podjąć przed podaniem szczepionki, patrz punkt 4.4.
Instrukcja dotycząca rozmrażania, przygotowania i utylizacji szczepionki, patrz punkt 6.6.
4.3 Przeciwwskazania
Nadwrażliwość na substancję czynną lub na którąkolwiek substancję pomocniczą wymienioną w punkcie 6.1.
4.4 Specjalne ostrzeżenia i środki ostrożności dotyczące stosowania
Identyfikowalność
W celu poprawienia identyfikowalności biologicznych produktów leczniczych należy czytelnie zapisać nazwę i numer serii podawanego produktu.
Nadwrażliwość i anafilaksja
Zgłaszano przypadki zdarzeń anafilaktycznych u osób, które otrzymały szczepionkę Spikevax. W razie wystąpienia reakcji anafilaktycznej po podaniu szczepionki, zawsze powinny być łatwo dostępne odpowiednie metody leczenia i monitorowania.
Po podaniu szczepionki zaleca się ścisłą obserwację pacjenta przez co najmniej 15 minut. Kolejnych dawek szczepionki Spikevax LP.8.1 nie należy podawać osobom, u których wystąpiła reakcja anafilaktyczna po podaniu dawki dowolnej szczepionki Spikevax.
Zapalenie mięśnia sercowego i zapalenie osierdzia
Po podaniu szczepionki Spikevax istnieje zwiększone ryzyko zapalenia mięśnia sercowego i zapalenia osierdzia.
Te stany chorobowe mogą rozwinąć się w ciągu kilku dni po szczepieniu i występowały głównie w ciągu 14 dni. Obserwowano je częściej u młodszych osób płci męskiej i częściej po drugiej dawce w porównaniu z pierwszą dawką (patrz punkt 4.8).
Dostępne dane wskazują, że w większości przypadków dochodzi do wyzdrowienia. Niektóre przypadki wymagały intensywnej opieki medycznej i obserwowano przypadki zgonu.
Osoby należące do fachowego personelu medycznego powinny zwracać uwagę na objawy przedmiotowe i podmiotowe zapalenia mięśnia sercowego oraz zapalenia osierdzia. Osoby zaszczepione należy poinstruować, aby niezwłocznie zwróciły się o pomoc medyczną w przypadku wystąpienia objawów wskazujących na zapalenie mięśnia sercowego lub zapalenie osierdzia, takich jak (ostry i utrzymujący się) ból w klatce piersiowej, duszność lub kołatanie serca po szczepieniu.
Osoby należące do fachowego personelu medycznego powinny zapoznać się z wytycznymi i (lub) skonsultować się ze specjalistami w zakresie diagnostyki i leczenia tego schorzenia.
Reakcje związane z lękiem
W związku ze szczepieniem mogą wystąpić reakcje związane z lękiem, w tym reakcje wazowagalne (omdlenia), hiperwentylacja albo reakcje związane ze stresem jako psychogenna reakcja na wkłucie igły. Istotne jest zastosowanie odpowiednich środków ostrożności, aby uniknąć urazów w wyniku omdlenia.
Choroby współistniejące
Należy odroczyć szczepienie u osób, u których występuje ciężka choroba przebiegająca z gorączką albo u których występuje ostre zakażenie. Występowanie łagodnego zakażenia i (lub) niewielkiej gorączki nie powinno prowadzić do odroczenia szczepienia.
Małopłytkowość i zaburzenia krzepnięcia
Podobnie jak w przypadku innych wstrzyknięć domięśniowych, należy zachować ostrożność w przypadku podawania szczepionki osobom przyjmującym leki przeciwzakrzepowe albo u których występuje małopłytkowość lub inne zaburzenie krzepnięcia krwi (takie jak hemofilia), ponieważ po podaniu domięśniowym u takich osób może wystąpić krwawienie lub mogą powstać siniaki.
Zaostrzenia zespołu przesiąkania włośniczek
W pierwszych dniach po podaniu szczepionki Spikevax (szczepionka wyjściowa) zgłoszono kilka przypadków zaostrzeń zespołu przesiąkania włośniczek (ang. capillary leak syndrome, CLS). Osoby należące do personelu medycznego powinny znać objawy przedmiotowe i podmiotowe CLS, aby móc szybko rozpoznać tę chorobę i rozpocząć jej leczenie. U osób z CLS w wywiadzie planowanie szczepień należy przeprowadzić we współpracy z odpowiednimi lekarzami specjalistami.
Okres utrzymywania się ochrony
Okres utrzymywania się ochrony zapewnianej przez szczepionkę jest nieznany, ponieważ jest to nadal ustalane w badaniach klinicznych będących w toku.
Ograniczenia skuteczności szczepionki
Tak jak w przypadku każdej innej szczepionki, Spikevax LP.8.1 może nie zapewniać ochrony wszystkim osobom, które przyjmą szczepionkę.
Substancje pomocnicze o znanym działaniu
Sód
Produkt leczniczy zawiera mniej niż 1 mmol (23 mg) sodu na dawkę, to znaczy produkt uznaje się za „wolny od sodu”.
4.5 Interakcje z innymi produktami leczniczymi i inne rodzaje interakcji
Szczepionka Spikevax (w tym postacie wariantowe) może być podawana jednocześnie ze szczepionkami przeciw grypie (standardowymi i wysokodawkowymi) i ze szczepionką podjednostkową przeciw półpaścowi.
Różne szczepionki podawane we wstrzyknięciach należy podawać w różne miejsca.
4.6 Wpływ na płodność, ciążę i laktację
Ciąża
Dane obserwacyjne dotyczące dużej liczby kobiet w ciąży zaszczepionych szczepionką Spikevax nie wykazały zwiększenia negatywnego wpływu na przebieg ciąży.
Ponieważ różnice między produktami ograniczają się do sekwencji białka kolca i nie ma klinicznie istotnych różnic w zakresie reaktogenności, mRNA LP.8.1 SARS-CoV-2 może być stosowany w okresie ciąży.
Karmienie piersią
Nie ma jeszcze danych dotyczących stosowania mRNA LP.8.1 SARS-CoV-2 podczas karmienia piersią.
Jednak nie należy się spodziewać wpływu na organizm noworodków/dzieci karmionych piersią, ponieważ ekspozycja ogólnoustrojowa na szczepionkę u kobiet karmiących piersią jest minimalna. Dane obserwacyjne, uzyskane od kobiet karmiących piersią po szczepieniu szczepionką Spikevax (szczepionka wyjściowa), nie wykazały ryzyka wystąpienia działań niepożądanych u noworodków/dzieci karmionych piersią. mRNA LP.8.1 SARS-CoV-2 może być stosowany podczas karmienia piersią.
Płodność
Badania na zwierzętach nie wykazały bezpośredniego ani pośredniego toksycznego wpływu na reprodukcję (patrz punkt 5.3).
4.7 Wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn
mRNA LP.8.1 SARS-CoV-2 nie ma wpływu lub wywiera nieistotny wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn. Niektóre z działań wymienionych w punkcie 4.8 mogą jednak tymczasowo wpływać na zdolność prowadzenia pojazdów i obsługiwania maszyn.
4.8 Działania niepożądane
Podsumowanie profilu bezpieczeństwa
Osoby dorosłe
Bezpieczeństwo szczepionki Spikevax (szczepionka wyjściowa) oceniano w randomizowanym, kontrolowanym placebo badaniu fazy III zaślepionym dla obserwatora, prowadzonym w Stanach Zjednoczonych, do którego włączono 30 351 uczestników w wieku 18 lat i starszych, którzy otrzymali co najmniej jedną dawkę szczepionki Spikevax (szczepionka wyjściowa) (n = 15 185) lub placebo (n = 15 166) (NCT04470427). Średni wiek populacji w czasie szczepienia wynosił 52 lata (przedział od 18 do 95); 22 831 (75,2%) uczestników było w wieku 18 do 64 lat, a 7 520 (24,8%) uczestników było w wieku 65 lat i starsi.
Najczęściej zgłaszanymi działaniami niepożądanymi były: ból w miejscu wstrzyknięcia (92%), zmęczenie (70%), ból głowy (64,7%), ból mięśni (61,5%), ból stawów (46,4%), dreszcze (45,4%), nudności/wymioty (23%), obrzęk/tkliwość pod pachą (19,8%), gorączka (15,5%), obrzęk w miejscu wstrzyknięcia (14,7%) i zaczerwienienie (10%). Działania niepożądane miały zazwyczaj nasilenie łagodne lub umiarkowane i ustępowały w ciągu kilku dni po szczepieniu. Nieco mniejsza częstość występowania zdarzeń reaktogenności była związana z podeszłym wiekiem uczestników.
Ogólnie, niektóre działania niepożądane występowały częściej w młodszych grupach wiekowych: częstość występowania obrzęku/tkliwości pod pachą, zmęczenia, bólu głowy, bólu mięśni, bólu stawów, dreszczy, nudności/wymiotów i gorączki była większa u osób dorosłych w wieku od 18 do <65 lat niż u osób w wieku 65 lat i starszych. Miejscowe i ogólnoustrojowe działania niepożądane były zgłaszane częściej po podaniu Dawki 2. niż po podaniu Dawki 1.
Młodzież w wieku od 12 do 17 lat
Dane dotyczące bezpieczeństwa stosowania szczepionki Spikevax (szczepionka wyjściowa) u młodzieży zgromadzono w ramach randomizowanego, kontrolowanego placebo badania klinicznego fazy II/III zaślepionego dla obserwatora, złożonego z wielu części, prowadzonego w Stanach Zjednoczonych. Pierwsza część tego badania prowadzona była z udziałem 3 726 uczestników w wieku od 12 do 17 lat, którzy przyjęli co najmniej jedną dawkę szczepionki Spikevax (szczepionka wyjściowa) (n = 2 486) albo placebo (n = 1 240) (NCT04649151). Charakterystyka demograficzna uczestników, którzy przyjęli szczepionkę Spikevax (szczepionka wyjściowa) i uczestników, którzy przyjęli placebo, była podobna.
Najczęściej występującymi działaniami niepożądanymi u młodzieży w wieku od 12 do 17 lat były: ból w miejscu wstrzyknięcia (97%), ból głowy (78%), zmęczenie (75%), ból mięśni (54%), dreszcze (49%), obrzęk/tkliwość pod pachą (35%), ból stawów (35%), nudności/wymioty (29%), obrzęk w miejscu wstrzyknięcia (28%), rumień w miejscu wstrzyknięcia (26%) i gorączka (14%).
Badanie to przeszło następnie w etap badania fazy II/III, prowadzonego metodą otwartej próby, w którym 1 346 uczestników w wieku od 12 do 17 lat otrzymało dawkę przypominającą szczepionki Spikevax co najmniej 5 miesięcy po drugiej dawce cyklu szczepienia podstawowego. W części badania prowadzonej metodą otwartej próby nie stwierdzono żadnych dodatkowych działań niepożądanych.
Dzieci w wieku od 6 lat do 11 lat
Dane dotyczące bezpieczeństwa stosowania szczepionki Spikevax (szczepionka wyjściowa) u dzieci zebrano w ramach dwuczęściowego, randomizowanego badania klinicznego fazy II/III zaślepionego dla obserwatora, prowadzonego w Stanach Zjednoczonych i Kanadzie (NCT04796896). Część 1. była fazą otwartą badania, mającą na celu ocenę bezpieczeństwa stosowania, wybór dawki i ocenę immunogenności oraz obejmującą 380 uczestników w wieku od 6 lat do 11 lat, którzy otrzymali co najmniej 1 dawkę (0,25 ml) szczepionki Spikevax (szczepionka wyjściowa). Część 2. była fazą kontrolowaną placebo, mającą na celu ocenę bezpieczeństwa stosowania oraz obejmującą 4 016 uczestników w wieku od 6 lat do 11 lat, którzy otrzymali co najmniej jedną dawkę (0,25 ml) szczepionki Spikevax (szczepionka wyjściowa) (n = 3 012) lub placebo (n = 1 004). Żaden z uczestników Części 1. nie uczestniczył w Części 2. Charakterystyka demograficzna była podobna wśród uczestników, którzy otrzymali szczepionkę Spikevax (szczepionka wyjściowa) i tych, którzy otrzymali placebo.
Najczęściej występującymi działaniami niepożądanymi u uczestników w wieku od 6 lat do 11 lat po podaniu cyklu szczepienia podstawowego (w Części 2.) były: ból w miejscu wstrzyknięcia (98,4%), zmęczenie (73,1%), ból głowy (62,1%), ból mięśni (35,3%), dreszcze (34,6%), nudności/wymioty (29,3%), obrzęk/tkliwość pod pachą (27,0%), gorączka (25,7%), rumień w miejscu wstrzyknięcia (24,0%), obrzęk w miejscu wstrzyknięcia (22,3%) i ból stawów (21,3%).
Protokół badania został zmieniony w celu dodania fazy prowadzonej metodą otwartej próby, oceniającej podanie dawki przypominającej, z udziałem 1 294 uczestników w wieku od 6 do 11 lat, którzy otrzymali dawkę przypominającą szczepionki Spikevax co najmniej 6 miesięcy po drugiej dawce cyklu szczepienia podstawowego. W części badania prowadzonej metodą otwartej próby nie stwierdzono żadnych dodatkowych działań niepożądanych.
Dzieci w wieku od 6 miesięcy do 5 lat
Bezpieczeństwo stosowania, tolerancję, reaktogenność i skuteczność szczepionki Spikevax oceniano w randomizowanym, kontrolowanym placebo badaniu fazy II/III zaślepionym dla obserwatora, prowadzonym w Stanach Zjednoczonych i Kanadzie. W badaniu wzięło udział 10 390 uczestników w wieku od 6 miesięcy do 11 lat, którzy otrzymali co najmniej jedną dawkę szczepionki Spikevax (n = 7 798) lub placebo (n = 2 592).
Do badania włączono dzieci w 3 grupach wiekowych: od 6 lat do 11 lat; od 2 lat do 5 lat oraz od 6 miesięcy do 23 miesięcy. W tym badaniu pediatrycznym wzięło udział 6 388 uczestników w wieku od 6 miesięcy do 5 lat, którzy otrzymali co najmniej jedną dawkę szczepionki Spikevax) (n = 4 791) lub placebo (n = 1 597). Charakterystyka demograficzna była podobna wśród uczestników, którzy otrzymali szczepionkę Spikevax i tych, którzy otrzymali placebo.
W tym badaniu klinicznym działaniami niepożądanymi u uczestników w wieku od 6 miesięcy do 23 miesięcy po podaniu cyklu szczepienia podstawowego były: drażliwość/płacz (81,5%), ból w miejscu wstrzyknięcia (56,2%), senność (51,1%), utrata łaknienia (45,7%), gorączka (21,8%), obrzęk w miejscu wstrzyknięcia (18,4%), rumień w miejscu wstrzyknięcia (17,9%) i obrzęk/tkliwość pod pachą (12,2%).
Działaniami niepożądanymi u uczestników w wieku od 24 do 36 miesięcy po podaniu cyklu szczepienia podstawowego były: ból w miejscu wstrzyknięcia (76,8%), drażliwość/płacz (71,0%), senność (49,7%), utrata łaknienia (42,4%), gorączka (26,1%), rumień w miejscu wstrzyknięcia (17,9%), obrzęk w miejscu wstrzyknięcia (15,7%) i obrzęk/tkliwość pod pachą (11,5%).
Działaniami niepożądanymi u uczestników w wieku od 37 miesięcy do 5 lat po podaniu cyklu szczepienia podstawowego były: ból w miejscu wstrzyknięcia (83,8%), zmęczenie (61,9%), ból głowy (22,9%), ból mięśni (22,1%), gorączka (20,9%), dreszcze (16,8%), nudności/wymioty (15,2%), obrzęk/tkliwość pod pachą (14,3%), ból stawów (12,8%), rumień w miejscu wstrzyknięcia (9,5%) i obrzęk w miejscu wstrzyknięcia (8,2%).
Tabelaryczne zestawienie działań niepożądanych
Przedstawiony poniżej profil bezpieczeństwa jest oparty na danych uzyskanych w ramach kilku kontrolowanych placebo badań klinicznych:
- 30 351 osób dorosłych w wieku ≥18 lat,
- 3 726 nastolatków w wieku od 12 do 17 lat,
- 4 002 dzieci w wieku od 6 lat do 11 lat,
- 6 388 dzieci w wieku od 6 miesięcy do 5 lat
- oraz danych uzyskanych po wprowadzeniu szczepionki do obrotu.
Zgłaszane działania niepożądane uporządkowano zgodnie z poniższą częstością występowania:
bardzo często (≥1/10);
często (≥1/100 do <1/10);
niezbyt często (≥1/1 000 do <1/100);
rzadko (≥1/10 000 do <1/1 000);
bardzo rzadko (<1/10 000);
częstość nieznana (częstość nie może być określona na podstawie dostępnych danych).
W obrębie każdej grupy o określonej częstości występowania działania niepożądane są wymienione zgodnie ze zmniejszającym się nasileniem (tabela 4).
Tabela 4: Działania niepożądane zaobserwowane w ramach badań klinicznych dotyczących szczepionki Spikevax i po jej wprowadzeniu do obrotu u dzieci i osób w wieku 6 miesięcy i starszych
| Klasyfikacja układów i narządów MedDRA | Częstość | Działania niepożądane |
| Zaburzenia krwi i układu chłonnego | Bardzo często | Limfadenopatia* |
| Zaburzenia układu immunologicznego | Rzadko | Anafilaksja |
| Częstość nieznana | Nadwrażliwość | |
| Zaburzenia metabolizmu i odżywiania | Bardzo często | Zmniejszone łaknienie† |
| Zaburzenia psychiczne | Bardzo często | Drażliwość/płacz† |
| Zaburzenia układu nerwowego | Bardzo często | Ból głowy Senność† |
| Niezbyt często | Zawroty głowy | |
| Rzadko | Ostre obwodowe porażenie nerwu twarzowego‡ Niedoczulica Parestezje | |
| Zaburzenia serca | Bardzo rzadko | Zapalenie mięśnia sercowego |
| Zapalenie osierdzia | ||
| Zaburzenia żołądka i jelit | Bardzo często | Nudności/wymioty |
| Często | Biegunka | |
| Niezbyt często | Ból brzucha§ |
| Klasyfikacja układów i narządów MedDRA | Częstość | Działania niepożądane |
| Zaburzenia skóry i tkanki podskórnej | Często | Wysypka |
| Niezbyt często | Pokrzywka¶ | |
| Rzadko | Rumień wielopostaciowy | |
| Częstość nieznana | Pokrzywka mechaniczna Przewlekła pokrzywka | |
| Zaburzenia mięśniowo-szkieletowe i tkanki łącznej | Bardzo często | Ból mięśni Ból stawów |
| Zaburzenia układu rozrodczego i piersi | Częstość nieznana | Obfite krwawienia miesiączkowe# |
| Zaburzenia ogólne i stany w miejscu podania | Bardzo często | Ból w miejscu wstrzyknięcia Zmęczenie Dreszcze Gorączka Obrzęk w miejscu wstrzyknięcia Rumień w miejscu wstrzyknięcia |
| Często | Pokrzywka w miejscu wstrzyknięcia Wysypka w miejscu wstrzyknięcia Opóźniona reakcja w miejscu wstrzyknięcia♠ | |
| Niezbyt często | Świąd w miejscu wstrzyknięcia | |
| Rzadko | Obrzęk twarzy♥ | |
| Częstość nieznana | Rozległy obrzęk kończyny, w którą podano szczepionkę |
*Limfadenopatię obserwowano w postaci limfadenopatii pod pachą po tej samej stronie co miejsce wstrzyknięcia. W niektórych przypadkach obejmowała ona również inne węzły chłonne (np. szyjne, nadobojczykowe). † Obserwowane u dzieci (w wieku od 6 miesięcy do 5 lat).
‡W okresie obserwacji kontrolnej pod kątem bezpieczeństwa zgłoszono przypadki ostrego obwodowego porażenia nerwu twarzowego u trzech uczestników przyjmujących Spikevax (szczepionka wyjściowa) oraz u jednego uczestnika z grupy przyjmującej placebo. Zaburzenia pojawiły się u uczestników z grupy przyjmującej szczepionkę po 22 dniach, 28 dniach i 32 dniach od przyjęcia drugiej dawki.
| § Ból brzucha obserwowano u dzieci i młodzieży (w wieku od 6 do 11 lat): 0,2% w grupie otrzymującej szczepionkę | |
| Spikevax | |
(szczepionka wyjściowa) i 0% w grupie otrzymującej placebo.
¶Obserwowane przypadki pokrzywki występowały albo szybko (w ciągu kilku dni po szczepieniu), albo były opóźnione w czasie (pojawiały się do około dwóch tygodni po szczepieniu).
#Większość przypadków wydawała się mieć przebieg nieciężki i przemijający.
♠Mediana czasu do wystąpienia wynosiła 9 dni po pierwszym wstrzyknięciu oraz 11 dni po drugim wstrzyknięciu. Mediana czasu trwania wynosiła 4 dni po pierwszym wstrzyknięciu oraz 4 dni po drugim wstrzyknięciu. ♥Zgłoszono dwa przypadki ciężkiego obrzęku twarzy u osób, które wcześniej otrzymały wstrzyknięcia wypełniaczy dermatologicznych. Wystąpienie obrzęku zgłaszano odpowiednio w dniu 1 i dniu 3 po dniu szczepienia.
Profil reaktogenności i bezpieczeństwa u 343 osób otrzymujących Spikevax (szczepionka wyjściowa) z dodatnim wynikiem na obecność przeciwciał przeciw wirusowi SARS-CoV-2 w punkcie początkowym był podobny do obserwowanego w populacji z ujemnym wynikiem na obecność przeciwciał przeciw wirusowi SARS-CoV-2 w punkcie początkowym.
Osoby dorosłe (dawka przypominająca)
Bezpieczeństwo stosowania, reaktogenność i immunogenność dawki przypominającej szczepionki Spikevax (szczepionka wyjściowa) były oceniane w randomizowanym, kontrolowanym placebo badaniu fazy II zaślepionym dla obserwatora, prowadzonym w celu potwierdzenia dawki, z udziałem uczestników w wieku 18 lat i starszych (NCT04405076). W tym badaniu 198 uczestników przyjęło dwie dawki (0,5 ml; 100 mikrogramów w odstępie 1 miesiąca) szczepionki Spikevax (szczepionka wyjściowa) w ramach cyklu szczepienia podstawowego. W fazie badania prowadzonej metodą otwartej próby 167 z tych uczestników przyjęło jedną dawkę przypominającą (0,25 ml; 50 mikrogramów) po upływie co najmniej 6 miesięcy od przyjęcia drugiej dawki szczepienia podstawowego. Profil zgłaszanych działań niepożądanych dla dawki przypominającej (0,25 ml; 50 mikrogramów) był podobny do profilu uzyskanego po drugiej dawce szczepienia podstawowego.
Spikevax bivalent Original/Omicron BA.1 (dawka przypominająca)
Bezpieczeństwo stosowania, reaktogenność i immunogenność dawki przypominającej szczepionki Spikevax bivalent Original/Omicron BA.1 były oceniane w badaniu fazy II/III, prowadzonym metodą otwartej próby z udziałem uczestników w wieku 18 lat i starszych (mRNA-1273-P205). W tym badaniu jako dawkę przypominającą 437 uczestników przyjęło szczepionkę Spikevax bivalent Original/Omicron BA.1 50 mikrogramów, a 377 szczepionkę Spikevax (szczepionka wyjściowa) 50 mikrogramów.
Profil reaktogenności po podaniu szczepionki Spikevax bivalent Original/Omicron BA.1 był podobny do profilu obserwowanego po podaniu drugiej dawki przypominającej szczepionki Spikevax (szczepionka wyjściowa). Częstość występowania działań niepożądanych po zaszczepieniu szczepionką Spikevax bivalent Original/Omicron BA.1 była również podobna lub niższa niż po przyjęciu pierwszej dawki przypominającej szczepionki Spikevax (szczepionka wyjściowa) (50 mikrogramów) oraz po przyjęciu drugiej dawki szczepionki Spikevax (szczepionka wyjściowa) (100 mikrogramów) w ramach cyklu szczepienia podstawowego. Profil bezpieczeństwa szczepionki Spikevax bivalent Original/Omicron BA.1 (mediana okresu obserwacji wynosząca 113 dni) był podobny do profilu bezpieczeństwa szczepionki Spikevax (szczepionka wyjściowa) (mediana okresu obserwacji wynosząca 127 dni).
Spikevax bivalent Original/Omicron BA.4-5 (dawka przypominająca)
Bezpieczeństwo stosowania, reaktogenność i immunogenność dwuwalentnej dawki przypominającej szczepionki Spikevax bivalent Original/Omicron BA.4-5 były oceniane w badaniu fazy II/III, prowadzonym metodą otwartej próby z udziałem uczestników w wieku 18 lat i starszych (mRNA-1273-P205). W badaniu tym 511 uczestników otrzymało dawkę przypominającą szczepionki Spikevax bivalent Original/Omicron BA.4-5 (50 mikrogramów), a 376 uczestników otrzymało dawkę przypominającą szczepionki Spikevax (szczepionka wyjściowa) (50 mikrogramów).
Szczepionka Spikevax bivalent Original/Omicron BA.4-5 miała podobny profil reaktogenności do profilu reaktogenności szczepionki Spikevax (szczepionka wyjściowa) podawanej jako druga dawka przypominająca.
Spikevax XBB.1.5 (dawka przypominająca)
Bezpieczeństwo stosowania, reaktogenność i immunogenność dawki przypominającej szczepionki Spikevax XBB.1.5 były oceniane w badaniu fazy II/III, prowadzonym metodą otwartej próby z udziałem osób dorosłych (mRNA-1273-P205, część J). W badaniu tym 50 uczestników otrzymało dawkę przypominającą szczepionki Spikevax XBB.1.5 (50 mikrogramów), a 51 uczestników otrzymało dawkę przypominającą eksperymentalnej dwuwalentnej szczepionki Omicron XBB.1.5/BA.4-5 (50 mikrogramów).
Profil reaktogenności szczepionki Spikevax XBB.1.5 był podobny do profilu reaktogenności szczepionki Spikevax (szczepionka wyjściowa) i szczepionki Spikevax bivalent Original/Omicron BA.4-5. Mediana czasu obserwacji dla obu grup otrzymujących szczepionki w tej analizie okresowej wynosiła 20 dni (zakres od 20 do 22 dni z datą odcięcia danych 16 maja 2023 roku).
Stosowanie szczepionki Spikevax (szczepionki wyjściowej) u osób, które otrzymały przeszczep organu litego
Oceniano bezpieczeństwo, reaktogenność i immunogenność szczepionki Spikevax (szczepionka wyjściowa) w dwuczęściowym badaniu fazy IIIb, prowadzonym metodą próby otwartej u dorosłych osób, które otrzymały przeszczep organu litego (ang. solid organ transplant, SOT), włącznie z przeszczepami nerek i wątroby (mRNA-1273-P304). Podawano dawkę 100 mikrogramów (0,5 ml), co stanowiło dawkę dopuszczoną do stosowania w trakcie prowadzenia badania.
W Części A 128 osobom, które otrzymały SOT, podano trzecią dawkę szczepionki Spikevax (szczepionki wyjściowej). W Części B 159 osobom, które otrzymały SOT, podano dawkę przypominającą po upływie co najmniej 4 miesięcy od ostatniej dawki (czwarta dawka w przypadku szczepionek mRNA i trzecia dawka w przypadku szczepionek innych niż mRNA).
Reaktogenność była zgodna ze znanym profilem szczepionki Spikevax (szczepionki wyjściowej). Nie stwierdzono niespodziewanych wyników dotyczących bezpieczeństwa.
Opis wybranych działań niepożądanych
Zapalenie mięśnia sercowego
Zwiększone ryzyko zapalenia mięśnia sercowego po podaniu szczepionki Spikevax (szczepionka wyjściowa) jest najwyższe u młodszych osób płci męskiej (patrz punkt 4.4).
W dwóch szeroko zakrojonych europejskich badaniach farmakoepidemiologicznych oszacowano zwiększone ryzyko u młodszych osób płci męskiej po podaniu drugiej dawki szczepionki Spikevax (szczepionka wyjściowa).W jednym z badań wykazano, że w ciągu 7 dni po podaniu drugiej dawki wystąpiło około 1,316 (95% CI: 1,299; 1,333) dodatkowych przypadków zapalenia mięśnia sercowego u osób płci męskiej w wieku 12–29 lat na 10 000 osób w porównaniu z osobami, którym nie podano szczepionki. W innym badaniu w ciągu 28 dni po podaniu drugiej dawki wystąpiło 1,88 (95% CI: 0,956; 2,804) dodatkowych przypadków zapalenia mięśnia sercowego u osób płci męskiej w wieku 16–24 lat na 10 000 osób w porównaniu z osobami, którym nie podano szczepionki.
Zgłaszanie podejrzewanych działań niepożądanych
Po dopuszczeniu produktu leczniczego do obrotu istotne jest zgłaszanie podejrzewanych działań niepożądanych. Umożliwia to nieprzerwane monitorowanie stosunku korzyści do ryzyka stosowania produktu leczniczego. Osoby należące do fachowego personelu medycznego powinny zgłaszać wszelkie podejrzewane działania niepożądane za pośrednictwem krajowego systemu zgłaszania wymienionego w załączniku V oraz podać numer serii/Lot, jeśli jest dostępny.
4.9 Przedawkowanie
W razie przedawkowania zaleca się monitorowanie czynności życiowych i ewentualnie zastosowanie leczenia objawowego.
5. WŁAŚCIWOŚCI FARMAKOLOGICZNE
5.1 Właściwości farmakodynamiczne
Grupa farmakoterapeutyczna: szczepionki, szczepionki przeciw COVID-19, kod ATC: J07BN01
Mechanizm działania
Elasomeran oraz jego szczepy wariantowe zawierają mRNA zawarty w nanocząsteczkach lipidowych. mRNA koduje pełnej długości białko kolca wirusa SARS-CoV-2, zmodyfikowane za pomocą 2 substytucji proliny w domenie powtórzenia heptadowego 1 (S-2P) w celu uzyskania stabilizacji białka kolca w konformacji przedfuzyjnej. Po wstrzyknięciu domięśniowym komórki w miejscu wstrzyknięcia wchłaniają nanocząsteczki lipidowe, co skutkuje dostarczeniem sekwencji mRNA do komórek w celu translacji i biosyntezy białka. Dostarczone mRNA nie dostaje się do jądra komórkowego ani nie oddziałuje z genomem, jest niezdolne do replikacji, a jego ekspresja jest przejściowa. Ulegające ekspresji, związane z błoną białko kolca wirusa SARS-CoV-2 jest następnie rozpoznawane przez komórki odpornościowe jako obcy antygen. Wywołuje to odpowiedzi ze strony zarówno limfocytów T, jak i limfocytów B, prowadząc do wytworzenia przeciwciał neutralizujących przeciwko białku kolca, które mogą przyczyniać się do ochrony przed COVID-19.
Skuteczność kliniczna
Immunogenność u osób dorosłych – po przyjęciu dawki szczepionki Spikevax XBB.1.5 (0,5 ml; 50 mikrogramów) w porównaniu z dawką eksperymentalnej dwuwalentnej szczepionki XBB.1.5/BA.4-5 (0,5 ml, 25 mikrogramów/25 mikrogramów)
Bezpieczeństwo stosowania, reaktogenność i immunogenność szczepionki Spikevax XBB.1.5 50 mikrogramów i dwuwalentnej szczepionki, zawierającej równe ilości mRNA białek kolca Omicron XBB.1.5 i Omicron BA.4-5 (25 mikrogramów XBB.1.5 / 25 mikrogramów BA.4-5), były oceniane w badaniu fazy II/III, prowadzonym metodą otwartej próby z udziałem osób dorosłych. W badaniu tym 50 uczestników otrzymało szczepionkę Spikevax XBB.1.5, a 51 uczestników otrzymało eksperymentalną dwuwalentną szczepionkę XBB.1.5/BA.4-5 (mRNA-1273- P205, część J). Obie grupy poddano randomizacji w stosunku 1:1.
Szczepionki były podawane jako piąta dawka osobom dorosłym, które wcześniej otrzymały dwudawkowy cykl szczepienia podstawowego dowolną szczepionką mRNA przeciwko COVID-19, dawkę przypominającą dowolną szczepionką mRNA przeciwko COVID-19 oraz dawkę przypominającą dowolną dwuwalentną szczepionką mRNA Original/Omicron BA.4-5.
Szczepionka Spikevax XBB.1.5 i dwuwalentna szczepionka XBB.1.5/BA.4-5 wywołały silne odpowiedzi neutralizujące w dniu 15. przeciwko XBB.1.5, XBB.1.16, BA.4-5, BQ.1.1 i D614G. W zbiorze analizy immunogenności zgodnej z protokołem obejmującym wszystkich uczestników, z wcześniejszym zakażeniem lub bez wcześniejszego zakażenia SARS-CoV-2 (N=49 i N=50 odpowiednio dla grup otrzymujących szczepionkę Spikevax XBB.1.5 i dwuwalentną szczepionkę XBB.1.5/BA.4-5), GMFR w dniu 15. (95% CI) dla szczepionki Spikevax XBB.1.5 i dwuwalentnej szczepionki XBB.1.5/BA.4-5 wynosiło odpowiednio 16,7 (12,8; 21,7) i 11,6 (8,7; 15,4) przeciwko XBB.1.5 oraz 6,3 (4,8; 8,2) i 5,3 (3,9; 7,1) przeciwko BA.4-5.
Dla wariantów niezawartych w szczepionkach GMFR w dniu 15. (95% CI) dla szczepionki Spikevax XBB.1.5 i dwuwalentnej szczepionki XBB.1.5/BA.4-5 wynosiło odpowiednio 11,4 (8,5; 15,4) i 9,3 (7,0; 12,3) przeciwko XBB.1.16; 5,8 (4,7; 7,3) i 6,1 (4,6; 7,9) przeciwko BQ.1.1 oraz 2,8 (2,2; 3,5) i 2,3 (1,9; 2,8) przeciwko D614G.
Immunogenność u uczestników w wieku 18 lat i starszych – po przyjęciu dawki przypominającej szczepionki Spikevax bivalent Original/Omicron BA.4-5 (0,5 ml; 25 mikrogramów/25 mikrogramów) Bezpieczeństwo stosowania, reaktogenność i immunogenność dawki przypominającej szczepionki Spikevax bivalent Original/Omicron BA.4-5 były oceniane w badaniu fazy II/III, prowadzonym metodą otwartej próby z udziałem uczestników w wieku 18 lat i starszych (mRNA-1273-P205). W badaniu tym 511 uczestników otrzymało dawkę przypominającą szczepionki Spikevax bivalent Original/Omicron BA.4-5 wynoszącą 50 mikrogramów, a 376 uczestników otrzymało dawkę przypominającą szczepionki Spikevax (szczepionka wyjściowa) 50 mikrogramów.
W części H badania P205 oceniano bezpieczeństwo stosowania, reaktogenność i immunogenność szczepionki Spikevax bivalent Original/Omicron BA.4-5, podawanej jako druga dawka przypominająca osobom dorosłym, które uprzednio przyjęły 2 dawki szczepionki Spikevax (szczepionka wyjściowa) (100 mikrogramów) w ramach cyklu szczepienia podstawowego oraz pierwszą dawkę przypominającą szczepionki Spikevax (szczepionka wyjściowa) (50 mikrogramów). W części F badania P205 uczestnicy otrzymali szczepionkę Spikevax (szczepionka wyjściowa) (50 mikrogramów) jako drugą dawkę przypominającą, a grupa z części F służy jako wewnątrzbadawcza, niejednoczesna grupa porównawcza dla grupy otrzymującej szczepionkę Spikevax bivalent Original/Omicron BA.4-5.
W badaniu tym główna analiza immunogenności opierała się na podzbiorze do głównej oceny immunogenności, który obejmuje uczestników bez cech zakażenia wirusem SARS-CoV-2 w punkcie wyjściowym (przed przyjęciem dawki przypominającej). W analizie głównej obserwowana średnia geometryczna miana (GMT) (95% CI) przed przyjęciem dawki przypominającej wynosiła 87,9 (72,2; 107,1) i wzrosła do 2 324,6 (1 921,2; 2 812,7) 28 dni po podaniu dawki przypominającej szczepionki Spikevax bivalent Original/Omicron BA.4-5. Określony w 29. dniu GMR dla dawki przypominającej szczepionki Spikevax Original/Omicron BA.4-5 wynoszącej 50 mikrogramów i dawki przypominającej szczepionki Spikevax (szczepionka wyjściowa) wynoszącej 50 mikrogramów wyniósł 6,29 (5,27; 7,51), spełniając tym samym wcześniej określone kryterium nie mniejszej skuteczności (dolna granica CI wynosząca >1).
Oszacowane wartości GMT przeciwciał neutralizujących (95% CI) przeciw szczepowi Omicron BA.4/BA.5, skorygowane o miano przed podaniem dawki przypominającej oraz grupę wiekową, wyniosły odpowiednio 2 747,3 (2 399,2; 3 145,9) i 436,7 (389,1; 490,0) 28 dni po podaniu dawki przypominającej szczepionki Spikevax bivalent Original/Omicron BA.4-5 i dawki przypominającej szczepionki Spikevax (szczepionka wyjściowa), natomiast wartość GMR (95% CI) wyniosła 6,29 (5,27; 7,51), spełniając tym samym wcześniej określone kryterium nie mniejszej skuteczności (dolna granica CI wynosząca >0,667).
Immunogenność u osób dorosłych – po przyjęciu dawki przypominającej szczepionki Spikevax bivalent Original/Omicron BA.1 (0,5 ml; 25 mikrogramów/25 mikrogramów)
Bezpieczeństwo stosowania, reaktogenność i immunogenność dawki przypominającej szczepionki Spikevax bivalent Original/Omicron BA.1 były oceniane w badaniu fazy II/III, prowadzonym metodą otwartej próby z udziałem uczestników w wieku 18 lat i starszych (mRNA-1273-P205). W tym badaniu 437 uczestników przyjęło dawkę przypominającą szczepionki Spikevax bivalent Original/Omicron BA.1 50 mikrogramów, a 377 uczestników dawkę przypominającą szczepionki Spikevax (szczepionka wyjściowa) 50 mikrogramów.
W części G badania P205 oceniano bezpieczeństwo stosowania, reaktogenność i immunogenność szczepionki Spikevax bivalent Original/Omicron BA.1, podawanej jako druga dawka przypominająca osobom dorosłym, które przyjęły 2 dawki szczepionki Spikevax (szczepionka wyjściowa) (100 mikrogramów) w ramach cyklu szczepienia podstawowego oraz dawkę przypominającą szczepionki Spikevax (szczepionka wyjściowa) (50 mikrogramów) co najmniej 3 miesiące przed włączeniem do badania. W części F badania P205 uczestnicy przyjęli szczepionkę Spikevax (szczepionka wyjściowa) (50 mikrogramów) jako drugą dawkę przypominającą, a grupa z części G służy jako wewnątrzbadawcza, niejednoczesna grupa porównawcza dla grupy przyjmującej szczepionkę Spikevax bivalent Original/Omicron BA.1.
W tym badaniu główna analiza immunogenności opierała się na podzbiorze do głównej oceny immunogenności, który obejmował uczestników bez cech zakażenia SARS-CoV-2 w punkcie wyjściowym (przed przyjęciem dawki przypominającej). W analizie głównej oszacowana średnia geometryczna miana (GMT) przeciwciał neutralizujących SARS-CoV-2 i odpowiadający mu 95% CI wynosiły 6 422,3 (5 990,1; 6 885,7) i 5 286,6 (4 887,1; 5 718,9) 28 dni po podaniu odpowiednio dawki przypominającej szczepionki Spikevax bivalent Original/Omicron BA.1 i szczepionki Spikevax (szczepionka wyjściowa). Te wartości GMT przedstawiają stosunek odpowiedzi szczepionki Spikevax bivalent Original/Omicron BA.1 do odpowiedzi szczepionki Spikevax (szczepionka wyjściowa) przeciwko pierwotnemu szczepowi SARS CoV-2 (D614G). GMR (97,5% CI) wynosił 1,22 (1,08; 1,37), spełniając wcześniej określone kryterium nie mniejszej skuteczności (dolna granica 97,5% CI ≥0,67).
Oszacowane GMT przeciwciał neutralizujących w dniu 29. przeciwko szczepowi Omicron, BA.1 wynosiły 2 479,9 (2 264,5; 2 715,8) i 1 421,2 (1 283,0; 1 574,4) odpowiednio w grupie przyjmującej dawkę przypominającą szczepionki Spikevax bivalent Original/Omicron BA.1 i grupie przyjmującej dawkę przypominającą szczepionki Spikevax (szczepionka wyjściowa), a GMR (97,5% CI) wynosił 1,75 (1,49; 2,04), co spełniało wstępnie określone kryterium wyższości (dolna granica CI >1).
Trzymiesięczne utrzymywanie się przeciwciał po podaniu szczepionki przypominającej przeciw COVID-19 — Spikevax bivalent Original/Omicron BA.1
Uczestnicy części G badania P205 byli kolejno włączani do grupy otrzymującej, jako drugą dawkę przypominającą, 50 mikrogramów szczepionki Spikevax (szczepionka wyjściowa) (n = 376) albo Spikevax bivalent Original/Omicron BA.1 (n = 437). U pacjentów bez stwierdzonego zakażenia wirusem SARS-CoV-2 przed podaniem dawki przypominającej, szczepionka Spikevax bivalent Original/Omicron BA.1 spowodowała wytworzenie przeciwciał neutralizujących wariant Omicron BA.1 w mianach (obserwowanych GMT), które były znamiennie wyższe (964,4 [834,4; 1 114,7]) od mian w przypadku szczepionki Spikevax (szczepionka wyjściowa) (624,2 [533,1; 730,9]) i podobne przeciw pierwotnemu szczepowi SARS-CoV-2 po trzech miesiącach, porównując obie szczepionki podawane jako dawki przypominające.
Skuteczność kliniczna u osób dorosłych
Badanie z udziałem osób dorosłych było randomizowanym, kontrolowanym placebo, zaślepionym dla obserwatora badaniem klinicznym fazy III (NCT04470427), w którym nie mogli brać udziału uczestnicy z obniżoną odpornością oraz uczestnicy otrzymujący leki immunosupresyjne w ciągu 6 miesięcy, kobiety w ciąży oraz uczestnicy ze stwierdzonym zakażeniem wirusem SARS-CoV-2. Uczestnicy z potwierdzonym stabilnym zakażeniem ludzkim wirusem niedoboru odporności (HIV) nie zostali wyłączeni z badania. Szczepionki przeciwko grypie mogły być podawane 14 dni przed albo 14 dni po podaniu jakiejkolwiek dawki Spikevax (szczepionka wyjściowa). Wymagano również, aby uczestnicy przestrzegali minimalnego odstępu czasowego wynoszącego 3 miesiące po otrzymaniu produktów z krwi/osocza albo immunoglobulin przed przystąpieniem do badania w celu otrzymania dawki placebo albo Spikevax (szczepionka wyjściowa).
Obserwacji pod kątem wystąpienia choroby COVID-19 poddawano łącznie 30 351 uczestników przez okres o medianie 92 dni (zakres: 1–122).
Populacja objęta główną analizą skuteczności (nazywana zbiorem analizy zgodnej z protokołem) obejmowała 28 207 uczestników, którzy przyjęli albo szczepionkę Spikevax (szczepionka wyjściowa) (n = 14 134) albo placebo (n = 14 073) i uzyskali ujemny wynik badania w kierunku zakażenia wirusem SARS-CoV-2 w punkcie początkowym. Populacja uczestników badania zgodna z protokołem obejmowała 47,4% kobiet, 52,6% mężczyzn, 79,5 osób rasy białej, 9,7% Afroamerykanów, 4,6% Azjatów oraz 6,2% innych. 19,7% uczestników zidentyfikowano jako Latynosów albo Latynoamerykanów. Mediana wieku uczestników wynosiła 53 lata (zakres 18–94 lata). Dopuszczalny był przedział czasowy podania drugiej dawki od -7 do +14 dni w celu włączenia do populacji zgodnej z protokołem (planowane podanie w dniu 29). Łącznie 98% uczestników, którym podano szczepionkę, otrzymało drugą dawkę w okresie od 25 do 35 dni po przyjęciu pierwszej dawki (co przypada w okresie od -3 do +7 dni względem 28-dniowego odstępu).
Przypadki wystąpienia COVID-19 były potwierdzane metodą reakcji łańcuchowej polimerazy z odwrotną transkrypcją (Reverse Transcriptase Polymerase Chain Reaction, RT PCR) oraz przez Kliniczną Komisję Rozstrzygającą. Ogólną skuteczność szczepionki oraz w poszczególnych grupach wiekowych przedstawiono w tabeli 5.
Tabela 5: Analiza skuteczności szczepionki: potwierdzone przypadki COVID-19#, które wystąpiły po upływie 14 dni od podania drugiej dawki, niezależnie od stopnia nasilenia – PPS
| Grupa wiekowa (lata) | Spikevax (szczepionka wyjściowa) | Placebo | |||||
Uczestnicy N | Przypadki COVID-19 N | Częstość występowania COVID-19 na 1000 osobolat | Uczestnicy N | Przypadki COVID-19 n | Częstość występowania COVID-19 na 1000 osobolat | Skuteczność szczepionki w % (95% przedział ufności)* | |
| Ogółem (≥18) | 14 134 | 11 | 3,328 | 14 073 | 185 | 56,510 | 94,1 (89,3; 96,8)** |
| Od 18 do <65 | 10 551 | 7 | 2,875 | 10 521 | 156 | 64,625 | 95,6 (90,6; 97,9) |
| ≥65 | 3 583 | 4 | 4,595 | 3 552 | 29 | 33,728 | 86,4 (61,4; 95,2) |
| Od ≥65 do <75 | 2 953 | 4 | 5,586 | 2 864 | 22 | 31,744 | 82,4% (48,9; 93,9) |
| ≥75 | 630 | 0 | 0 | 688 | 7 | 41,968 | 100% (NE; 100) |
#COVID-19: objawowa postać COVID-19 wymagająca dodatniego wyniku badania metodą RT-PCR i występowania co najmniej dwóch objawów ogólnoustrojowych albo jednego objawu ze strony układu oddechowego. Przypadki występujące po upływie 14 dni od podania drugiej dawki.
*Skuteczność szczepionki i 95% przedział ufności wyznaczono na podstawie modelu proporcjonalnego hazardu Coxa ze stratyfikacją.
** Przedziału ufności nie skorygowano pod kątem wielokrotnych powtórzeń. Analizy statystyczne, skorygowane pod kątem wielokrotnych powtórzeń, przeprowadzono w analizie doraźnej obejmującej mniej przypadków COVID-19, która nie jest zgłaszana w niniejszym dokumencie.
Wśród wszystkich uczestników w zbiorze analizy zgodnej z protokołem w grupie przyjmującej szczepionkę nie zgłoszono żadnych przypadków COVID-19 o ciężkim nasileniu, natomiast w grupie przyjmującej placebo zgłoszono 30 przypadków na 185 (16%). Spośród 30 uczestników z chorobą
o ciężkim nasileniu 9 osób hospitalizowano, 2 zostały przyjęte na oddział intensywnej opieki medycznej. Większość pozostałych ciężkich przypadków spełniała jedynie kryterium wysycenia tlenem (SpO2) dla ciężkiej postaci choroby (≤ 93% w powietrzu otoczenia).
Skuteczność Spikevax (szczepionka wyjściowa) w zakresie zapobiegania COVID-19, bez względu na wcześniejsze zakażenie SARS-CoV-2 (określane na podstawie badania serologicznego i badania próbki z wymazu NP w punkcie wyjściowym), w ciągu 14 dni po podaniu Dawki 2 wynosiła 93,6% (95% CI: 88,6; 96,5).
Ponadto analizy podgrup pod względem pierwszorzędowego punktu końcowego w ocenie skuteczności wykazały zbliżoną szacowaną skuteczność niezależnie od płci czy przynależności etnicznej oraz u uczestników z chorobami współistniejącymi wiążącymi się z większym ryzykiem ciężkiego przebiegu COVID-19.
Immunogenność u osób dorosłych – po podaniu dawki przypominającej (0,25 ml; 50 mikrogramów) Bezpieczeństwo stosowania, reaktogenność i immunogenność dawki przypominającej szczepionki Spikevax (szczepionka wyjściowa) były oceniane w randomizowanym, kontrolowanym placebo badaniu fazy II, zaślepionym dla obserwatora, prowadzonym w celu potwierdzenia dawki, z udziałem uczestników w wieku 18 lat i starszych (NCT04405076). W tym badaniu 198 uczestników przyjęło dwie dawki (0,5 ml; 100 mikrogramów, w odstępie 1 miesiąca) szczepionki Spikevax (szczepionka wyjściowa) w ramach cyklu szczepienia podstawowego. W fazie prowadzonej metodą otwartej próby 149 z tych uczestników (zbiór analizy zgodnej z protokołem) przyjęło jedną dawkę przypominającą (0,25 ml; 50 mikrogramów) po upływie co najmniej 6 miesięcy od przyjęcia drugiej dawki szczepienia podstawowego. Wykazano, że pojedyncza dawka przypominająca (0,25 ml; 50 mikrogramów) pozwoliła uzyskać średnią geometryczną krotności wzrostu przeciwciał neutralizujących (ang. geometric mean fold rise, GMFR) wynoszącą 12,99 (95% CI: 11,04; 15,29), porównując wartości przed podaniem dawki przypominającej z wartością po upływie 28 dni od podania dawki przypominającej. GMFR przeciwciał neutralizujących wynosiła 1,53 (95% CI: 1,32; 1,77) w przypadku porównania wartości po upływie 28 dni od podania dawki 2 (cykl podstawowy) z wartością po upływie 28 dni od podania dawki przypominającej.
Immunogenność dawki przypominającej po szczepieniu podstawowym inną dopuszczoną do obrotu szczepionką przeciw COVID-19 u osób dorosłych
Bezpieczeństwo stosowania i immunogenność heterologicznej dawki przypominającej w postaci szczepionki Spikevax (szczepionka wyjściowa) były badane w zainicjowanym przez badacza badaniu z udziałem 154 uczestników. Minimalny odstęp między cyklem szczepienia podstawowego szczepionką wektorową lub RNA przeciw COVID-19 a szczepieniem przypominającym szczepionką Spikevax (szczepionka wyjściowa) wynosił 12 tygodni (zakres: od 12 tygodni do 20,9 tygodnia). Dawka stosowana w tym badaniu jako dawka przypominająca wynosiła 100 mikrogramów. Miano przeciwciał neutralizujących, mierzone testem neutralizacji pseudowirusa, oceniano w dniu 1. przed podaniem oraz w dniu 15. i dniu 29. po podaniu dawki przypominającej. Odpowiedź na dawkę przypominającą wykazano niezależnie od szczepienia podstawowego.
Dostępne są tylko dane krótkoterminowe dotyczące immunogenności; długoterminowa ochrona i pamięć immunologiczna są obecnie nieznane.
Bezpieczeństwo stosowania i immunogenność siedmiu szczepionek przeciw COVID-19 podawanych jako trzecia dawka (dawka przypominająca) w Wielkiej Brytanii
COV-BOOST było wieloośrodkowym, randomizowanym badaniem fazy II, zainicjowanym przez badacza, dotyczącym szczepienia przypominającego trzecią dawką szczepionki przeciw COVID-19 z podgrupą w celu zbadania szczegółowej immunologii. Uczestnikami badania były osoby dorosłe w wieku 30 lat lub starsze, w dobrym stanie zdrowia fizycznego (dopuszczalne były łagodne do umiarkowanych, dobrze kontrolowane choroby współistniejące), które otrzymały dwie dawki szczepionki firmy Pfizer-BioNTech lub Oxford-AstraZeneca (pierwszą dawkę w grudniu 2020, styczniu 2021 lub lutym 2021), a w momencie włączenia do badania upłynęło co najmniej 84 dni od drugiej dawki. Szczepionka Spikevax (szczepionka wyjściowa) wzmocniła reakcje przeciwciał i neutralizacji i była dobrze tolerowana niezależnie od cyklu szczepienia podstawowego. Dawka stosowana w tym badaniu jako dawka przypominająca wynosiła 100 mikrogramów. Miano przeciwciał neutralizujących, mierzone testem neutralizacji pseudowirusa, oceniano w dniu 28. po podaniu dawki przypominającej.
Skuteczność kliniczna u młodzieży w wieku od 12 do 17 lat
Badanie z udziałem młodzieży to randomizowane, kontrolowane placebo badanie kliniczne fazy II/III, zaślepione dla obserwatora (NCT04649151), mające na celu ocenę bezpieczeństwa stosowania, reaktogenności i skuteczności szczepionki Spikevax (szczepionka wyjściowa) u młodzieży w wieku od 12 do 17 lat. Uczestnicy ze stwierdzonym w wywiadzie zakażeniem wirusem SARS-CoV-2 byli wyłączeni z udziału w badaniu. Łącznie zrandomizowano 3 732 uczestników w stosunku 2:1 do grup przyjmujących dwie dawki szczepionki Spikevax (szczepionka wyjściowa) albo placebo w postaci fizjologicznego roztworu soli w odstępie miesiąca.
Drugorzędową analizę skuteczności przeprowadzono z uwzględnieniem 3 181 uczestników, którzy przyjęli dwie dawki szczepionki Spikevax (szczepionka wyjściowa) (n = 2 139) albo placebo (n = 1 042) i uzyskali ujemny wynik badania w kierunku zakażenia wirusem SARS-CoV-2 w punkcie początkowym, należących do zbioru analizy zgodnej z protokołem. Nie stwierdzono istotnych różnic w zakresie cech demograficznych ani wcześniej występujących dolegliwości zdrowotnych pomiędzy uczestnikami, którzy przyjęli szczepionkę Spikevax (szczepionka wyjściowa), a uczestnikami, którzy przyjęli placebo.
Choroba COVID-19 była definiowana jako objawowa postać COVID-19 wymagająca dodatniego wyniku badania metodą RT-PCR i występowania co najmniej dwóch objawów ogólnoustrojowych albo jednego objawu ze strony układu oddechowego. Zdarzenia wystąpiły po upływie 14 dni od podania drugiej dawki.
W grupie, która przyjęła szczepionkę Spikevax (szczepionka wyjściowa), nie wystąpiły żadne przypadki objawowej postaci COVID-19, a w grupie, która przyjęła placebo, stwierdzono 4 przypadki objawowej postaci COVID-19.
Immunogenność u młodzieży w wieku od 12 do 17 lat – po szczepieniu podstawowym szczepionką Spikevax
Analizę pod kątem nie mniejszej skuteczności (ang. non-inferiority), oceniającą miana przeciwciał neutralizujących zapewniających 50% ochronę przed zakażeniem wirusem SARS-CoV-2 i odsetki odpowiedzi serologicznych po upływie 28 dni od podania drugiej dawki, przeprowadzono w podzbiorach analizy immunogenności zgodnej z protokołem, które obejmowały młodzież w wieku od 12 do 17 lat (n = 340) w przypadku badania z udziałem młodzieży oraz uczestników w wieku od 18 do 25 lat (n = 296) w przypadku badania z udziałem osób dorosłych. W punkcie początkowym u uczestników nie stwierdzono dowodów immunologicznych ani wirusologicznych na wcześniejsze występowanie zakażenia wirusem SARS-CoV-2. Stosunek średnich geometrycznych (ang. geometric mean ratio, GMR) mian przeciwciał neutralizujących u młodzieży w wieku od 12 do 17 lat w porównaniu do osób w wieku od 18 do 25 lat wynosił 1,08 (95% przedział ufności: 0,94; 1,24). Różnica pomiędzy odsetkami odpowiedzi serologicznych wynosiła 0,2% (95% przedział ufności: -1,8; 2,4). Kryteria nie mniejszej skuteczności (dolna granica 95% przedziału ufności dla GMR wynosząca >0,67 i dolna granica 95% przedziału ufności dla różnicy pomiędzy odsetkami odpowiedzi serologicznych wynosząca >-10%) zostały spełnione.
Immunogenność u młodzieży w wieku od 12 do 17 lat – po dawce przypominającej szczepionki Spikevax (szczepionka wyjściowa)
Głównym celem oceny immunogenności w fazie badania obejmującej zastosowanie dawki przypominającej było przeprowadzenie wnioskowania statystycznego o skuteczności dawki przypominającej u uczestników w wieku od 12 do 17 lat poprzez porównanie odpowiedzi immunologicznych po podaniu dawki przypominającej (dzień 29.) z odpowiedziami uzyskanymi po podaniu drugiej dawki cyklu szczepienia podstawowego (dzień 57.) u młodych dorosłych (w wieku od 18 do 25 lat) we wspomnianym wyżej badaniu z udziałem osób dorosłych. Skuteczność dawki przypominającej 50 mikrogramów szczepionki Spikevax była uznana za wykazaną na podstawie wnioskowania statystycznego, jeśli odpowiedzi immunologiczne po podaniu dawki przypominającej (średnia geometryczna stężenia [GMC] przeciwciał neutralizujących i odsetek odpowiedzi serologicznych [SRR]) spełniały wstępnie określone kryteria nie mniejszej skuteczności (zarówno dla GMC jak i SRR) w porównaniu z tymi, które zostały zmierzone po zakończeniu cyklu szczepienia podstawowego dawką 100 mikrogramów szczepionki Spikevax w podgrupie młodych dorosłych (w wieku od 18 do 25 lat) w głównym badaniu skuteczności u dorosłych.
W fazie badania prowadzonej metodą otwartej próby uczestnicy w wieku od 12 do 17 lat otrzymali pojedynczą dawkę przypominającą co najmniej 5 miesięcy po zakończeniu cyklu szczepienia podstawowego (dwie dawki w odstępie 1 miesiąca). Podstawowa populacja do analizy immunogenności obejmowała 257 uczestników tego badania po dawce przypominającej oraz losowy podzbiór 295 uczestników z badania z udziałem młodych dorosłych (w wieku od ≥18 do ≤25 lat), którzy wcześniej ukończyli cykl szczepienia podstawowego, składający się z dwóch dawek szczepionki Spikevax podanych w odstępie 1 miesiąca. Obie grupy uczestników włączonych do analizy populacyjnej nie miały serologicznych lub wirusologicznych dowodów zakażenia SARS-CoV-2 odpowiednio przed pierwszą dawką cyklu szczepienia podstawowego i przed dawką przypominającą.
GMR wartości GMC dla dawki przypominającej dla młodzieży podanej w dniu 29 w porównaniu z młodymi dorosłymi: GMR w dniu 57 wyniósł 5,1 (95% CI: 4,5; 5,8), spełniając kryteria nie mniejszej skuteczności (tj. dolna granica 95% CI wynosząca >0,667 (1/1,5); estymator punktowy wynoszący ≥0,8); różnica SRR wyniosła 0,7% (95% CI: 0,8; 2,4), spełniając kryteria nie mniejszej skuteczności (dolna granica 95% CI dla różnicy SRR wynosząca >-10%).
W grupie 257 uczestników, wartość GMC przeciwciał neutralizujących przed podaniem dawki przypominającej (dzień 1 – podanie dawki przypominającej) wynosiła 400,4 (95% CI: 370,0; 433,4); a w dniu 29. od podania dawki przypominającej wartość GMC wynosiła 7 172,0 (95% CI: 6 610,4; 7 781,4). Zatem 29 dni po podaniu dawki przypominającej wartość GMC wzrosła około 18-krotnie w stosunku do wartości GMC przed podaniem dawki przypominającej, co świadczy o dużej sile działania dawki przypominającej u młodzieży. Wartość SRR wyniosła 100 (95% CI: 98,6; 100,0).
Ustalone w protokole badania kryteria spełnienia głównego celu oceny immunogenności zostały zatem spełnione, pozwalając na potwierdzenie skuteczności szczepionki na podstawie wnioskowania statystycznego z danych zgromadzonych w badaniu prowadzonym z udziałem osób dorosłych.
Skuteczność kliniczna u dzieci w wieku od 6 lat do 11 lat
Badanie pediatryczne było randomizowanym, kontrolowanym placebo badaniem klinicznym fazy II/III, zaślepionym dla obserwatora, mającym na celu ocenę bezpieczeństwa stosowania, reaktogenności i skuteczności szczepionki Spikevax (szczepionka wyjściowa) u dzieci w wieku od 6 lat do 11 lat w Stanach Zjednoczonych i Kanadzie (NCT04796896). Uczestnicy ze stwierdzonym zakażeniem SARS-CoV-2 w wywiadzie zostali wykluczeni z badania. Łącznie 4 016 uczestników przydzielono losowo w proporcjach 3:1 do przyjęcia 2 dawek szczepionki Spikevax (szczepionka wyjściowa) lub placebo w postaci fizjologicznego roztworu soli w odstępie 1 miesiąca.
Analizę wtórną skuteczności, oceniającą potwierdzone przypadki COVID-19 zgromadzone do daty odcięcia danych 10 listopada 2021 roku, przeprowadzono z uwzględnieniem 3 497 uczestników, którzy przyjęli dwie dawki (0,25 ml w miesiącu 0 i 1) szczepionki Spikevax (szczepionka wyjściowa) (n = 2 644) albo placebo (n = 853) i uzyskali ujemny wynik badania w kierunku zakażenia wirusem SARS-CoV-2 w punkcie początkowym, w zbiorze analizy zgodnej z protokołem. Nie stwierdzono istotnych różnic w zakresie cech demograficznych pomiędzy uczestnikami, którzy przyjęli szczepionkę Spikevax (szczepionka wyjściowa), a uczestnikami, którzy przyjęli placebo.
Choroba COVID-19 była definiowana jako objawowa postać COVID-19 wymagająca dodatniego wyniku badania metodą RT-PCR i występowania co najmniej dwóch 2 ogólnoustrojowych albo 1 objawu ze strony układu oddechowego. Zdarzenia wystąpiły po upływie 14 dni od podania drugiej dawki.
W grupie otrzymującej szczepionkę Spikevax (szczepionka wyjściowa) wystąpiły trzy przypadki COVID-19 (0,1%), a w grupie otrzymującej placebo wystąpiły cztery przypadki COVID-19 (0,5%).
Immunogenność u dzieci w wieku od 6 lat do 11 lat
Analizę oceniającą miana przeciwciał neutralizujących zapewniających 50% ochronę przed zakażeniem wirusem SARS-CoV-2 i odsetki odpowiedzi serologicznych po upływie 28 dni od podania dawki 2. przeprowadzono w podzbiorze dzieci w wieku od 6 lat do 11 lat (n = 319) w badaniu pediatrycznym i u uczestników w wieku od 18 do 25 lat (n = 295) w badaniu z udziałem osób dorosłych. W punkcie początkowym u uczestników nie stwierdzono dowodów immunologicznych ani wirusologicznych na wcześniejsze występowanie zakażenia wirusem SARS-CoV-2. GMR mian przeciwciał neutralizujących u dzieci w wieku od 6 lat do 11 lat w porównaniu z osobami w wieku od 18 do 25 lat wynosił 1,239 (95% CI: 1,072; 1,432). Różnica w odsetku odpowiedzi serologicznych wynosiła 0,1% (95% CI: -1,9; 2,1). Kryteria nie mniejszej skuteczności (dolna granica 95% CI dla GMR wynosząca >0,67 i dolna granica 95% CI dla różnicy pomiędzy odsetkami odpowiedzi serologicznych wynosząca >-10%) zostały spełnione.
Immunogenność u dzieci w wieku od 6 lat do 11 lat – po dawce przypominającej szczepionki Spikevax (szczepionka wyjściowa)
Głównym celem oceny immunogenności w fazie badania obejmującej zastosowanie dawki przypominającej było przeprowadzenie wnioskowania statystycznego o skuteczności dawki przypominającej u uczestników w wieku od 6 do 11 lat poprzez porównanie odpowiedzi immunologicznych po podaniu dawki przypominającej (dzień 29.) z odpowiedziami uzyskanymi po podaniu drugiej dawki cyklu szczepienia podstawowego (dzień 57.) u młodych dorosłych (w wieku od 18 do 25 lat) we wspomnianym wyżej badaniu, w którym wykazano skuteczność na poziomie 93%. Skuteczność dawki przypominającej 25 mikrogramów szczepionki Spikevax była uznana za wykazaną na podstawie wnioskowania statystycznego, jeśli odpowiedzi immunologiczne po podaniu dawki przypominającej (średnia geometryczna stężenia [GMC] przeciwciał neutralizujących i odsetek odpowiedzi serologicznych [SRR]) spełniały wstępnie określone kryteria nie mniejszej skuteczności (zarówno dla GMC jak i SRR) w porównaniu z tymi, które zostały zmierzone po zakończeniu cyklu szczepienia podstawowego dawką 100 mikrogramów szczepionki Spikevax wśród podgrupy młodych dorosłych (w wieku od 18 do 25 lat) w głównym badaniu skuteczności u dorosłych.
W fazie badania prowadzonej metodą otwartej próby uczestnicy w wieku od 6 lat do 11 lat otrzymali pojedynczą dawkę przypominającą co najmniej 6 miesięcy po zakończeniu cyklu szczepienia podstawowego (dwie dawki w odstępie 1 miesiąca). Podstawowa populacja do analizy immunogenności obejmowała 95 uczestników tego badania po dawce przypominającej, będących w wieku od 6 lat do 11 lat, oraz losowy podzbiór 295 uczestników z badania z udziałem młodych dorosłych, którzy wcześniej otrzymali dwie dawki szczepionki Spikevax podane w odstępie 1 miesiąca. Obie grupy uczestników włączonych do analizy populacyjnej nie miały serologicznych ani wirusologicznych dowodów zakażenia SARS-CoV-2 odpowiednio przed pierwszą dawką cyklu szczepienia podstawowego i przed dawką przypominającą.
U 95 uczestników, w 29. dniu od podania dawki przypominającej wartość GMC wynosiła 5 847,5 (95% CI: 4 999,6; 6 839,1). Wartość SRR wyniosła 100 (95% CI: 95,9; 100,0). Przebadano stężenia przeciwciał neutralizujących w surowicy u dzieci w wieku od 6 lat do 11 lat z podgrupy oceny immunogenności zgodnej z protokołem, u których przed podaniem dawki przypominającej uzyskano ujemny wynik badania w kierunku zakażeniem SARS-CoV-2, i porównano z wartościami stężeń u młodych dorosłych (w wieku od 18 do 25 lat). GMR wartości GMC dla dawki przypominającej podanej w dniu 29. w porównaniu z wartością GMC w dniu 57 u młodych dorosłych wyniósł 4,2 (95% CI: 3,5; 5,0), spełniając kryteria nie mniejszej skuteczności (tj. dolna granica 95% CI wynosząca >0,667); różnica SRR wyniosła 0,7% (95% CI: -3.5; 2,4), spełniając kryteria nie mniejszej skuteczności (dolna granica 95% CI dla różnicy SRR wynosząca >-10%).
Ustalone w protokole badania kryteria spełnienia głównego celu oceny immunogenności zostały zatem spełnione, pozwalając na potwierdzenie skuteczności dawki przypominającej szczepionki na podstawie wnioskowania statystycznego. Żywa reakcja pamięci immunologicznej widoczna w ciągu 4 tygodni od podania dawki przypominającej jest dowodem na silne pobudzenie odporności wywołane przez cykl szczepienia podstawowego szczepionką Spikevax.
Skuteczność kliniczna u dzieci w wieku od 6 miesięcy do 5 lat
Bezpieczeństwo stosowania, tolerancję, reaktogenność i skuteczność szczepionki Spikevax oceniano w badaniu fazy II/III z udziałem zdrowych dzieci w wieku od 6 miesięcy do 11 lat. Do badania włączono dzieci w 3 grupach wiekowych: od 6 lat do 11 lat; od 2 lat do 5 lat oraz od 6 miesięcy do 23 miesięcy.
Opisową analizę skuteczności, oceniającą potwierdzone przypadki COVID-19 zgromadzone do daty odcięcia danych 21 lutego 2022 r., przeprowadzono z uwzględnieniem 5476 uczestników w wieku od 6 miesięcy do 5 lat, którzy przyjęli dwie dawki (w miesiącu 0. i 1.) szczepionki Spikevax (n = 4 105) albo placebo (n = 1 371) i uzyskali ujemny wynik badania w kierunku zakażenia wirusem SARS-CoV-2 w punkcie początkowym (jest to zbiór analizy skuteczności zgodnej z protokołem). Nie stwierdzono istotnych różnic w zakresie cech demograficznych pomiędzy uczestnikami, którzy przyjęli szczepionkę Spikevax a uczestnikami, którzy przyjęli placebo.
Mediana czasu obserwacji kontrolnej pod kątem skuteczności po podaniu dawki 2. wyniosła 71 dni w przypadku uczestników w wieku od 2 lat do 5 lat oraz 68 dni w przypadku uczestników w wieku od 6 miesięcy do 23 miesięcy.
Skuteczność szczepionki w tym badaniu obserwowano w okresie, gdy wariant B.1.1.529 (Omicron) był wariantem dominującym.
Skuteczność szczepionki (ang. vaccine efficacy, VE) w części 2. w obrębie zbioru analizy skuteczności zgodnej z protokołem dla przypadków COVID-19 14 dni lub więcej po przyjęciu dawki 2., przy użyciu „definicji przypadku COVID-19 P301” (tj. definicji zastosowanej w głównym badaniu skuteczności z udziałem osób dorosłych) wyniosła 46,4% (95% CI: 19,8; 63,8) u dzieci w wieku od 2 lat do 5 lat oraz 31,5% (95% CI: -27,7; 62,0) u dzieci w wieku od 6 miesięcy do 23 miesięcy.
Immunogenność u dzieci w wieku od 6 miesięcy do 5 lat
W przypadku dzieci w wieku od 2 lat do 5 lat porównanie odpowiedzi przeciwciał neutralizujących w dniu 57. w części 2. podzbioru analizy immunogenności zgodnej z protokołem (n = 264; 25 mikrogramów) z odpowiedziami u młodych dorosłych (n = 295; 100 mikrogramów) wykazało GMR równe 1,014 (95% CI: 0,881; 1,167), co oznacza spełnianie kryteriów nie mniejszej skuteczności (tj. dolna granica 95% CI dla GMR ≥ 0,67; oszacowanie punktowe ≥ 0,8). Średnia geometryczna zakresu wzrostu (GMFR) od punktu początkowego do dnia 57. u tych dzieci wyniosła 183,3 (95% CI: 164,03; 204,91). Różnica w odsetku odpowiedzi serologicznych (ang. seroresponse rates, SRR) między dziećmi a młodymi dorosłymi wyniosła -0,4% (95% CI: -2,7%, 1,5%), również spełniając kryteria dotyczące nie mniejszej skuteczności (dolna granica 95% CI różnicy w SRR >-10%).
W przypadku niemowląt i małych dzieci w wieku od 6 miesięcy do 23 miesięcy porównanie odpowiedzi przeciwciał neutralizujących w dniu 57. w części 2. podzbioru analizy immunogenności zgodnie z protokołem (n = 230; 25 mikrogramów) z odpowiedziami u młodych dorosłych (n = 295; 100 mikrogramów) wykazało GMR równe 1,280 (95% CI: 1,115; 1,470), co oznacza spełnianie kryteriów nie mniejszej skuteczności (tj. dolna granica 95% CI dla GMR ≥ 0,67; oszacowanie punktowe ≥ 0,8). Różnica w odsetku SRR między niemowlętami/małymi dziećmi a młodymi dorosłymi wyniosła 0,7% (95% CI: -1,0%; 2,5%), również spełniając kryteria nie mniejszej skuteczności (dolna granica 95% CI różnicy w SRR > -10%).
W związku z tym wcześniej określone kryteria osiągnięcia pierwszorzędowego celu immunogenności zostały spełnione w obu grupach wiekowych, co pozwala na uznanie skuteczności dawki 25 mikrogramów zarówno u dzieci w wieku od 2 lat do 5 lat, jak i niemowląt i małych dzieci w wieku od 6 miesięcy do 23 miesięcy (tabele 6 i 7).
Tabela 6. Zestawienie stosunków średnich geometrycznych stężeń i odsetków odpowiedzi serologicznej – porównanie osób w wieku od 6 miesięcy do 23 miesięcy z uczestnikami w wieku od 18 lat do 25 lat – zbiór analizy immunogenności zgodnej z protokołem
| Od 6 miesięcy do | Od 18 lat do | Od 6 miesięcy do | |||
| 23 miesięcy | 25 lat n = 291 | 23 miesięcy/od | |||
| n = 230 | 18 lat do 25 lat | ||||
| Test | Punkt | GMC | GMC | Stosunek | Osiągnięcie |
| czasowy | (95%CI)* | (95%CI)* | GMC | celu nie | |
| (95% CI)a | mniejszej | ||||
| skuteczności | |||||
| (T/N)b | |||||
| Test neutralizacji SARS-CoV-2c | 28 dni po 2. dawce | 1 780,7 (1 606,4; 1 973,8) | 1 390,8 (1 269,1; 1 524,2) | 1,3 (1,1; 1,5) | T |
| Różnica | |||||
| Odsetek odpowiedzi | Odsetek odpowiedzi | pomiędzy | |||
| serologicznej | serologicznej | odsetkami | |||
| (%) | (%) | odpowiedzi | |||
| (95% CI)d | (95% CI)d | serologicznej | |||
| (95% CI)e | |||||
100 (98,4; 100) | 99,3 (97,5; 99,9) | 0,7 (-1,0; 2,5) | |||
GMC = średnia geometryczna stężenia
n = liczba uczestników z kompletnymi danymi w punkcie początkowym i w dniu 57. * Dla wartości przeciwciał poniżej dolnej granicy oznaczalności (ang. the lower limit of quantification, LLOQ) przyjmowano wartość 0,5 x LLOQ. W przypadku wartości powyżej górnej granicy oznaczalności (ang. upper limit of quantification, ULOQ) stosowano ULOQ, jeśli rzeczywiste wartości nie były dostępne. a Wartości przeciwciał poddane transformacji logarytmicznej analizowano za pomocą analizy kowariancji (ANCOVA) ze zmienną grupy (uczestnicy w wieku od 6 miesięcy do 5 lat oraz młodzi dorośli) jako efektu stałego. Uzyskane średnie najmniejszych kwadratów (ang. least squares, LS), różnica średnich LS i 95% CI przekształcono ponownie do oryginalnej skali.
b Kryteria nie mniejszej skuteczności uznawano za spełnione, jeśli dolna granica dwustronnego 95% CI dla stosunku GMC jest większa niż 0,67, a oszacowaniem punktowe >0,8 oraz gdy dolna granica dwustronnego 95% CI dla różnicy pomiędzy odsetkami odpowiedzi serologicznej jest większa niż -10%, a oszacowanie punktowe >-5%.
c Ostateczne średnie geometryczne stężeń przeciwciał (GMC) w AU/ml określono przy użyciu testu mikroneutralizacji SARS-CoV-2.
d Wywołaną przez szczepionkę odpowiedź serologiczną, czyli zmianę stężenia swoistych przeciwciał neutralizujących przeciw RVP SARS-CoV-2 u pacjenta, zdefiniowano w protokole jako zmianę od wartości poniżej LLOQ do wartości równej lub większej niż 4 x LLOQ albo jako co najmniej 4-krotne zwiększenie, jeśli wartość w punkcie wyjściowym jest równa lub większa niż LLOQ. 95% CI odpowiedzi serologicznej obliczany przy użyciu metody Cloppera-Pearsona.
e 95% CI różnicy w odsetku odpowiedzi serologicznej obliczany przy użyciu granic ufności (wyniku) Miettinena-Nurminena.
Tabela 7. Zestawienie stosunków średnich geometrycznych stężeń i odsetków odpowiedzi serologicznej – porównanie osób w wieku od 2 lat do 5 lat z uczestnikami w wieku od 18 lat do 25 lat – zbiór analizy immunogenności zgodnej z protokołem
| Od 2 lat do 5 lat | Od 18 lat do | Od 2 lat do 5 lat/od | |||
| n = 264 | 25 lat | 18 lat do 25 lat | |||
| n = 291 | |||||
| Test | Punkt | GMC | GMC | Stosunek | Osiągnięcie celu |
| czasowy | (95% CI)* | (95% CI)* | GMC | nie mniejszej | |
| (95% CI)a | skuteczności | ||||
| (T/N)b | |||||
Test neutralizacji SARS-CoV-2c | 28 dni po dawce 2. | 1 410,0 (1 273,8; 1560,8) | 1 390,8 (1262,5; 1532,1) | 1,0 (0,9; 1,2) | T |
| Różnica | |||||
| Odsetek odpowiedzi | Odsetek | pomiędzy | |||
| serologicznej (%) (95% | odpowiedzi | odsetkami | |||
| CI)d | serologicznej | odpowiedzi | |||
| (%) | |||||
| serologicznej | |||||
| (95% CI)d | |||||
| (95% CI)e | |||||
98,9 (96,7; 99,8) | 99,3 (97,5; 99,9) | -0,4 (-2,7; 1,5) | |||
GMC = średnia geometryczna stężenia
n = liczba uczestników z kompletnymi danymi w punkcie początkowym i w dniu 57. * Dla wartości przeciwciał poniżej dolnej granicy oznaczalności (ang. the lower limit of quantification, LLOQ) przyjmowano wartość 0,5 x LLOQ. W przypadku wartości powyżej górnej granicy oznaczalności (ang. upper limit of quantification, ULOQ) stosowano ULOQ, jeśli rzeczywiste wartości nie były dostępne. a Wartości przeciwciał poddane transformacji logarytmicznej analizowano za pomocą analizy kowariancji (ANCOVA) przy użyciu ze zmiennej Grupa (uczestnicy w wieku od 6 miesięcy do 5 lat oraz młodzi dorośli) jako efektu stałego. Uzyskane średnie najmniejszych kwadratów (ang. least squares, LS), różnica średnich LS i 95% CI przekształcono ponownie do oryginalnej skali.
b Kryteria nie mniejszej skuteczności uznawano za spełnione, jeśli dolna granica dwustronnego 95% CI dla stosunku GMC jest większa niż 0,67, a oszacowaniem punktowe >0,8 oraz gdy dolna granica dwustronnego 95% CI dla różnicy pomiędzy odsetkami odpowiedzi serologicznej jest większa niż -10%, a oszacowanie punktowe >-5%.
c Ostateczne średnie geometryczne stężeń przeciwciał (GMC) w AU/ml określono przy użyciu testu mikroneutralizacji SARS-CoV-2.
d Wywołaną przez szczepionkę odpowiedź serologiczną, czyli zmianę stężenia swoistych przeciwciał neutralizujących przeciw RVP SARS-CoV-2 u pacjenta, zdefiniowano w protokole jako zmianę od wartości poniżej LLOQ do wartości równej lub większej niż 4 x LLOQ albo jako co najmniej 4-krotne zwiększenie, jeśli wartość w punkcie wyjściowym jest równa lub większa niż LLOQ. 95% CI odpowiedzi serologicznej obliczany przy użyciu metody Cloppera-Pearsona.
e 95% CI różnicy w odsetku odpowiedzi serologicznej obliczany przy użyciu granic ufności (wyniku) Miettinena-Nurminena.
Dostępne dane dotyczące dzieci w wieku od 12 tygodni do 6 miesięcy
Bezpieczeństwo stosowania i immunogenność szczepionki Spikevax bivalent Original/Omicron BA.1 oceniano u dzieci w wieku od 12 tygodni do 6 miesięcy w badaniu P206. Podczas części badania dotyczącej ustalania dawki, dwie wielkości dawek (5 mikrogramów i 10 mikrogramów), oceniane jako schemat dwudawkowy, były ogólnie dobrze tolerowane, ale nie powodowały istotnej odpowiedzi immunologicznej.
Immunogenność u osób, które otrzymały przeszczep organu litego
Oceniano bezpieczeństwo, reaktogenność i immunogenność szczepionki Spikevax (szczepionka wyjściowa) w dwuczęściowym badaniu fazy IIIb, prowadzonym metodą próby otwartej u dorosłych osób, które otrzymały przeszczep organu litego (SOT), włącznie z przeszczepami nerek i wątroby (mRNA-1273-P304). Podawano dawkę 100 mikrogramów (0,5 ml), co stanowiło dawkę dopuszczoną do stosowania w trakcie prowadzenia badania.
W Części A 128 osobom, które otrzymały SOT, podano trzecią dawkę szczepionki Spikevax (szczepionki wyjściowej). W Części B 159 osobom, które otrzymały SOT, podano dawkę przypominającą po upływie co najmniej 4 miesięcy po ostatniej dawce.
Immunogenność w tym badaniu oceniano poprzez pomiar przeciwciał neutralizujących przeciw pseudowirusowi, na którym ulega ekspresji pierwotny szczep SARS CoV-2 (D614G) po upływie 1 miesiąca po podaniu dawki 2., dawki 3., dawki przypominającej oraz po maksymalnie 12 miesiącach od ostatniej dawki w Części A i po maksymalnie 6 miesiącach od dawki przypominającej w Części B.
Trzy dawki szczepionki Spikevax (szczepionki wyjściowej) indukowało wyższe miana przeciwciał neutralizujących w porównaniu do stanu przed podaniem dawki 1. i po podaniu dawki 2. Wyższy odsetek osób, które otrzymały SOT i którym podano trzy dawki, osiągnął odpowiedź serologiczną niż w przypadku uczestników, którzy otrzymali dwie dawki. Poziomy przeciwciał neutralizujących obserwowane u osób, które otrzymały przeszczep wątroby i którym podano trzy dawki były porównywalne z odpowiedziami po podaniu dawki 2. obserwowanymi u dorosłych uczestników ze sprawnym układem immunologicznym, którzy w punkcie początkowym nie byli zarażeni wirusem SARS CoV 2. Odpowiedzi w zakresie przeciwciał neutralizujących były w dalszym ciągu liczbowo niższe po podaniu dawki 3. u uczestników, którzy otrzymali przeszczep nerki niż u uczestników, którzy otrzymali przeszczep wątroby. Poziomy przeciwciał neutralizujących obserwowane po upływie jednego miesiąca po podaniu dawki 3. utrzymywały się przez sześć miesięcy, przy czym poziomy przeciwciał utrzymywały się na poziomach 26-krotnie wyższych i wskaźniku odpowiedzi serologicznej wynoszącym 67% w porównaniu z punktem wyjściowym.
Czwarta dawka (przypominająca) szczepionki Spikevax (szczepionki wyjściowej) nasiliła odpowiedź w zakresie przeciwciał neutralizujących u uczestników, który otrzymali SOT w porównaniu ze stanem po podaniu dawki 3., niezależnie od tego, jakie szczepionki zostały podane wcześniej [mRNA-1273 (Moderna), BNT162b2 lub jakakolwiek kombinacja zawierająca mRNA]; jednak osoby, które otrzymały przeszczep nerki, wykazywały liczbowo niższe wartości odpowiedzi ze strony przeciwciał neutralizujących w porównaniu do osób, które otrzymały przeszczep wątroby.
Osoby w podeszłym wieku
Spikevax (szczepionka wyjściowa) oceniano z udziałem osób w wieku 6 miesięcy i starszych, w tym 3 768 uczestników w wieku 65 lat i starszych. Skuteczność Spikevax (szczepionka wyjściowa) była taka sama u uczestników w podeszłym wieku (≥65 lat) i młodszych uczestników dorosłych (18–64 lata).
Dzieci i młodzież
Europejska Agencja Leków wstrzymała obowiązek dołączania wyników badań Spikevax (szczepionka wyjściowa) w jednej lub kilku podgrupach populacji dzieci i młodzieży w celu zapobiegania chorobie COVID-19 (stosowanie u dzieci i młodzieży, patrz punkt 4.2).
5.2 Właściwości farmakokinetyczne
Nie dotyczy.
5.3 Przedkliniczne dane o bezpieczeństwie
Dane niekliniczne wynikajace z konwencjonalnych badań toksyczności po podaniu wielokrotnym, toksycznego wpływu na rozród i rozwój potomstwa, nie ujawniają szczególnego zagrożenia dla człowieka.
Toksyczność ogólna
Badania toksyczności ogólnej zostały przeprowadzone na szczurach (otrzymywały co 2 tygodnie domięśniowo do 4 dawek przekraczających dawkę stosowaną u ludzi). Obserwowano przejściowe i odwracalne przypadki obrzęku i rumienia w miejscu wstrzyknięcia, jak również przejściowe zmiany w wynikach badań laboratoryjnych (w tym wzrost stężenia eozynofilów, czasu częściowej tromboplastyny po aktywacji i fibrynogenu). Uzyskane wyniki sugerują niską potencjalną toksyczność dla ludzi.
Genotoksyczność/rakotwórczość
Przeprowadzono badania genotoksyczności in vitro oraz in vivo dotyczące nowego składnika lipidowego SM-102, zastosowanego w szczepionce. Uzyskane wyniki sugerują niską potencjalną genotoksyczność dla ludzi. Nie przeprowadzono badań rakotwórczości.
Toksyczny wpływ na reprodukcję
W badaniu toksycznego wpływu na reprodukcję 0,2 ml szczepionki, zawierającej tę samą ilość mRNA (100 mikrogramów) i innych składników zawartych w pojedynczej dawce Spikevax (szczepionka wyjściowa) stosowanej u ludzi, podawano samicom szczura drogą domięśniową czterokrotnie: 28 i 14 dni przed kryciem a następnie w 1. i 13. dniu ciąży. Odpowiedź w postaci przeciwciał przeciw SARS-CoV-2 występowała u wszystkich ciężarnych samic od momentu przed kryciem do zakończenia badania, przypadającego w 21. dniu laktacji, jak również u płodów i młodych. Nie zaobserwowano żadnego związanego ze szczepionką wpływu na płodność u samic, ciążę ani na rozwój zarodka i płodu, czy rozwój potomstwa. Nie ma dostępnych danych dotyczących przenikania szczepionki Spikevax (szczepionka wyjściowa) przez łożysko ani do mleka.
6. DANE FARMACEUTYCZNE
6.1 Wykaz substancji pomocniczych
SM-102 (8-{(2-hydroksyetylo)[6-okso-6-(undecyloksy)heksyl]amino}oktanian heptadekan-9-ylu) Cholesterol
1,2-Distearylo-sn-glicero-3-fosfocholina (DSPC)
Glikol 1,2-dimirystylo-rac-glicero-3-metoksypolietylenowy o masie cząsteczkowej 2000 (PEG2000-DMG)
Trometamol
Trometamolu chlorowodorek
Sacharoza
Woda do wstrzykiwań
6.2 Niezgodności farmaceutyczne
Nie mieszać tego produktu leczniczego z innymi produktami leczniczymi ani go nie rozcieńczać.
6.3 Okres ważności
Nieotwarta fiolka wielodawkowa (Spikevax LP.8.1 0,1 mg/ml dyspersja do wstrzykiwań)
9 miesięcy w temperaturze od -50ºC do -15ºC.
W ciągu 9 miesięcy po wyjęciu z zamrażarki nieotwartą fiolkę ze szczepionką można przechowywać w lodówce w temperaturze od 2ºC do 8ºC, chroniąc przed światłem, przez okres maksymalnie 30 dni.
Stabilność chemiczna i fizyczna została również wykazana dla nieotwartych fiolek ze szczepionką w przypadku przechowywania przez 12 miesięcy w temperaturze od -50°C do -15°C, pod warunkiem że po rozmrożeniu i przechowywaniu w temperaturze od 2°C do 8°C, chroniąc przed światłem, nieotwarta fiolka zostanie zużyta w ciągu maksymalnie 14 dni (zamiast 30 dni w przypadku przechowywania w temperaturze od -50°C do -15°C przez 9 miesięcy), a łączny okres przechowywania nie przekracza 12 miesięcy.
- Po przeniesieniu szczepionki do miejsca przechowywania w temperaturze od 2°C do 8°C opakowanie zewnętrzne powinno być oznaczone nową datą przydatności do użycia w temperaturze od 2°C do 8°C.
- W przypadku, gdy szczepionka została dostarczona w temperaturze od 2°C do 8°C, należy ją przechowywać w temperaturze od 2°C do 8°C. Termin ważności na opakowaniu zewnętrznym powinien być oznaczony nową datą przydatności do użycia w temperaturze od 2°C do 8°C.
W tym okresie transport może zająć maksymalnie 36 godzin w temperaturze od 2°C do 8°C (patrz punkt 6.4).
Po rozmrożeniu szczepionki nie należy zamrażać jej ponownie.
Nieotwartą szczepionkę można przechowywać w temperaturze od 8°C do 25°C przez maksymalnie 24 godziny po wyjęciu z warunków chłodniczych.
Fiolki wielodawkowe po przekłuciu igłą (Spikevax LP.8.1 0,1 mg/ml dyspersja do wstrzykiwań)
Stabilność chemiczna i fizyczna została wykazana przez 19 godzin w temperaturze od 2°C do 25°C po pierwszym przekłuciu igłą (w dozwolonym okresie użycia wynoszącym odpowiednio 30 dni lub 14 dni, w temperaturze od 2°C do 8°C,w tym 24 godziny w temperaturze od 8°C do 25°C). Ze względów mikrobiologicznych produkt należy natychmiast zużyć. Jeżeli szczepionka nie zostanie zużyta natychmiast, za czas i warunki przechowywania podczas użycia odpowiedzialny jest użytkownik.
Spikevax LP.8.1 50 mikrogramów dyspersja do wstrzykiwań w ampułko-strzykawce i Spikevax LP.8.1 25 mikrogramów dyspersja do wstrzykiwań w ampułko-strzykawce
9 miesięcy w temperaturze od -50ºC do -15ºC.
W ciągu 9 miesięcy po wyjęciu z zamrażarki ampułko-strzykawki można przechowywać w lodówce w temperaturze od 2ºC do 8ºC, chroniąc przed światłem, przez okres maksymalnie 30 dni (patrz punkt 6.4).
Stabilność chemiczna i fizyczna została również wykazana dla nieotwartych ampułko-strzykawek w przypadku przechowywania przez 12 miesięcy w temperaturze od -50°C do -15°C, pod warunkiem, że po rozmrożeniu i przechowywaniu w temperaturze od 2°C do 8°C, chroniąc przed światłem, ampułko-strzykawka zostanie zużyta w ciągu maksymalnie 14 dni (zamiast 30 dni w przypadku przechowywania w temperaturze od -50°C do -15°C przez 9 miesięcy), a łączny okres przechowywania nie przekracza 12 miesięcy.
- Po przeniesieniu szczepionki do miejsca przechowywania w temperaturze od 2°C do 8°C opakowanie zewnętrzne powinno być oznaczone nową datą przydatności do użycia w temperaturze od 2°C do 8°C.
- W przypadku, gdy szczepionka została dostarczona w temperaturze od 2°C do 8°C, należy ją przechowywać w temperaturze od 2°C do 8°C. Termin ważności na opakowaniu zewnętrznym powinien być oznaczony nową datą przydatności do użycia w temperaturze od 2°C do 8°C.
Czas trwania transportu ampułko-strzykawek jest ograniczony czasem, na jaki został zakwalifikowany pojemnik transportowy.
Po rozmrożeniu szczepionki nie należy zamrażać jej ponownie.
Ampułko-strzykawki można przechowywać w temperaturze od 8°C do 25°C przez maksymalnie 24 godziny po wyjęciu z warunków chłodniczych.
6.4 Specjalne środki ostrożności podczas przechowywania
Spikevax LP.8.1 0,1 mg/ml dyspersja do wstrzykiwań (fiolki wielodawkowe)
Przechowywać w zamrażarce w temperaturze od -50°C do -15°C.
Po rozmrożeniu przechowywać w lodówce (2°C-8°C) i nie zamrażać ponownie. Przechowywać fiolkę w opakowaniu zewnętrznym w celu ochrony przed światłem. Informacje na temat warunków przechowywania po rozmrożeniu, patrz punkt 6.3. Informacje na temat warunków przechowywania fiolki wielodawkowej po pierwszym otwarciu, patrz punkt 6.3.
Transport rozmrożonych fiolek wielodawkowych zawierających szczepionkę w stanie ciekłym w temperaturze od 2°C do 8°C
Jeżeli transport w temperaturze od -50°C do -15°C nie jest możliwy, dostępne dane potwierdzają możliwość transportu jednej albo większej liczby rozmrożonych fiolek zawierających szczepionkę w stanie ciekłym przez maksymalnie 36 godzin w temperaturze od 2°C do 8°C (w dozwolonym okresie użycia wynoszącym odpowiednio 30 dni lub 14 dni, w temperaturze od 2°C do 8°C). Po rozmrożeniu i transporcie fiolek zawierających szczepionkę w stanie ciekłym w temperaturze od 2°C do 8°C fiolek nie należy ponownie zamrażać i należy je przechowywać w temperaturze od 2°C do 8°C do momentu użycia.
Spikevax LP.8.1 50 mikrogramów dyspersja do wstrzykiwań w ampułko-strzykawce i Spikevax LP.8.1 25 mikrogramów dyspersja do wstrzykiwań w ampułko-strzykawce
Przechowywać w zamrażarce w temperaturze od -50°C do -15°C.
Po rozmrożeniu przechowywać w lodówce (2°C-8°C) i nie zamrażać ponownie. Przechowywać ampułko-strzykawkę w opakowaniu zewnętrznym w celu ochrony przed światłem. Informacje na temat warunków przechowywania, patrz punkt 6.3.
Transport rozmrożonych ampułko-strzykawek zawierających szczepionkę w stanie ciekłym w temperaturze od 2°C do 8°C
Jeżeli transport w temperaturze od -50°C do -15°C nie jest możliwy, dostępne dane potwierdzają możliwość transportu jednej albo większej liczby rozmrożonych ampułko-strzykawek zawierających szczepionkę w stanie ciekłym w temperaturze od 2°C do 8°C (w dozwolonym okresie użycia wynoszącym odpowiednio 30 dni lub 14 dni, w temperaturze od 2°C do 8°C). Po rozmrożeniu i transporcie ampułko-strzykawek zawierających szczepionkę w stanie ciekłym w temperaturze od 2°C do 8°C ampułko-strzykawek nie należy ponownie zamrażać i należy je przechowywać w temperaturze od 2°C do 8°C do momentu użycia. Czas trwania transportu ampułko-strzykawek jest ograniczony czasem, na jaki został zakwalifikowany pojemnik transportowy.
6.5 Rodzaj i zawartość opakowania
Spikevax LP.8.1 0,1 mg/ml dyspersja do wstrzykiwań (fiolki wielodawkowe)
2,5 ml dyspersji w fiolce wielodawkowej (ze szkła typu I lub równoważnego do typu I albo cyklicznego polimeru olefinowego ze szczelną powłoką) z korkiem (z gumy chlorobutylowej) i niebieskim plastikowym wieczkiem z zabezpieczeniem (zabezpieczenie aluminiowe).
Wielkość opakowania: 10 fiolek wielodawkowych. Każda fiolka zawiera 2,5 ml.
Spikevax LP.8.1 50 mikrogramów dyspersja do wstrzykiwań w ampułko-strzykawce i Spikevax LP.8.1 25 mikrogramów dyspersja do wstrzykiwań w ampułko-strzykawce
0,25 ml lub 0,5 ml dyspersji w ampułko-strzykawce (z cyklicznego kopolimeru olefinowego) z zatyczką (z gumy bromobutylowej, bez igły).
Ampułko-strzykawka pakowana jest na papierowej tacce wewnętrznej w pudełku tekturowym lub w 1 przezroczysty blister zawierający 1 ampułko-strzykawkę lub 5 przezroczystych blistrów zawierających po 2 ampułko-strzykawki na blister.
Wielkości opakowań:
1 ampułko-strzykawka
10 ampułko-strzykawek
Każda ampułko-strzykawka zawiera 0,25 ml lub 0,5 ml, w zależności od objętości podanej na etykiecie strzykawki.
Nie wszystkie wielkości opakowań muszą znajdować się w obrocie.
6.6 Specjalne środki ostrożności dotyczące usuwania i przygotowania produktu leczniczego do
stosowania
Szczepionkę powinna przygotowywać i podawać przeszkolona osoba należąca do fachowego personelu medycznego, przy zastosowaniu technik aseptycznych w celu zapewnienia jałowości dyspersji.
Spikevax LP.8.1 0,1 mg/ml dyspersja do wstrzykiwań (fiolki wielodawkowe)
Szczepionka jest gotowa do użycia po rozmrożeniu.
Nie wstrząsać ani nie rozcieńczać. Delikatnie zamieszać ruchem obrotowym zawartość fiolki po rozmrożeniu i przed każdym pobraniem szczepionki.
Sprawdzić, czy fiolka ma niebieskie wieczko, a nazwa produktu to Spikevax LP.8.1.
Najlepiej przekłuwać korek za każdym razem w innym miejscu.
W każdej fiolce wielodawkowej znajduje się nadmiarowa objętość szczepionki, aby umożliwić pobranie 5 dawek po 0,5 ml albo maksymalnie 10 dawek po 0,25 ml, w zależności od wieku danej osoby.
Przed użyciem każdą fiolkę wielodawkową należy rozmrozić zgodnie z poniższą instrukcją (tabela 8).
Tabela 8. Instrukcja rozmrażania fiolek wielodawkowych przed użyciem
| Opakowanie | Instrukcja i czas rozmrażania | |||
| Temperatura rozmrażania (w lodówce) | Czas rozmrażania | Temperatura rozmrażania (w temperaturze pokojowej) | Czas rozmrażania | |
Fiolka wielodawkowa | 2°C-8°C | 2 godziny i 30 minut | 15°C-25°C | 1 godzina |
Podawanie
Szczepionkę należy podawać drogą domięśniową. Preferowanym miejscem podania jest mięsień naramienny. Nie wolno podawać tej szczepionki donaczyniowo, podskórnie ani śródskórnie.
Fiolki wielodawkowe
Spikevax LP.8.1 50 mikrogramów dyspersja do wstrzykiwań w ampułko-strzykawce i Spikevax LP.8.1 25 mikrogramów dyspersja do wstrzykiwań w ampułko-strzykawce
Nie wstrząsać ani nie rozcieńczać zawartości ampułko-strzykawki.
Każda ampułko-strzykawka przeznaczona jest wyłącznie do jednorazowego użytku. Szczepionka jest gotowa do użycia po rozmrożeniu.
Za pomocą każdej ampułko-strzykawki można podać jedną (1) dawkę 0,25 ml lub 0,5 ml, w zależności od objętości podanej na etykiecie strzykawki. Nie używać ampułko-strzykawki zawierającej 0,5 ml do podania dawki 0,25 ml. 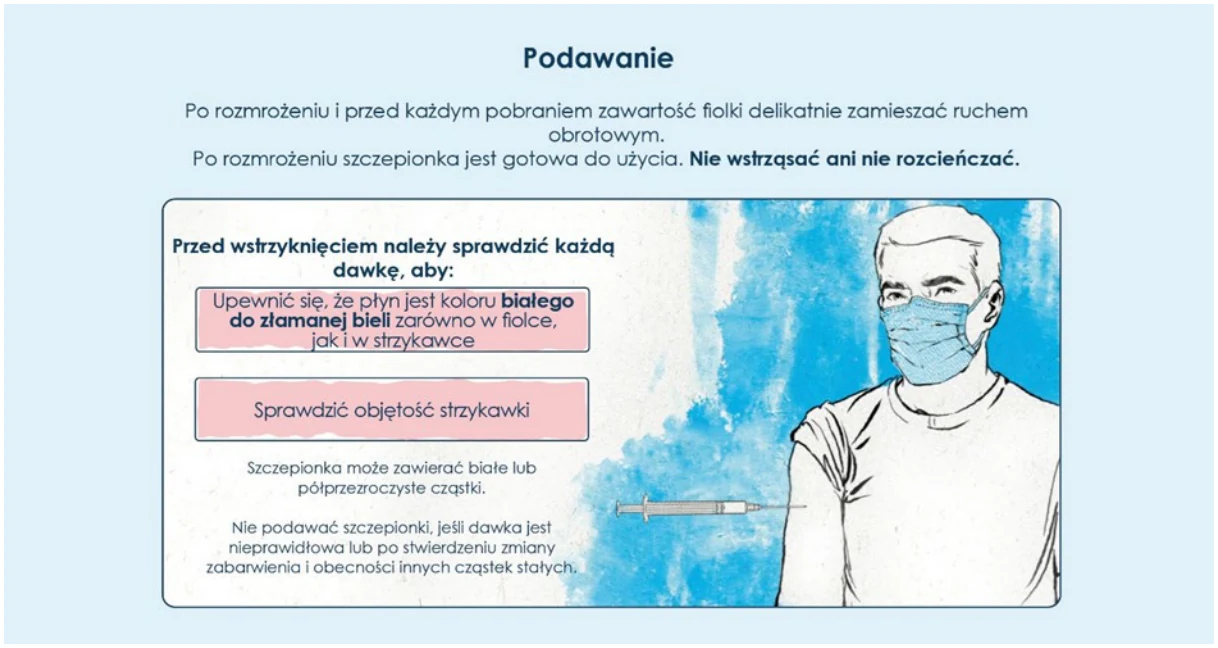
Szczepionka Spikevax LP.8.1 jest dostarczana w jednodawkowej ampułko-strzykawce (bez igły) zawierającej 0,25 ml (25 mikrogramów mRNA LP.8.1 SARS-CoV-2) lub 0,5 ml (50 mikrogramów mRNA LP.8.1 SARS-CoV-2) i musi być rozmrożona przed podaniem.
Przed użyciem każdą ampułko-strzykawkę należy rozmrozić zgodnie z poniższą instrukcją. Ampułko-strzykawki można rozmrażać w opakowaniach blistrowych (każdy blister zawiera 1 lub 2 ampułko-strzykawki, w zależności od wielkości opakowania) lub w pudełku tekturowym, zarówno w lodówce, jak i w temperaturze pokojowej (tabela 9)
Tabela 9. Instrukcja rozmrażania ampułko-strzykawek i pudełek tekturowych ze szczepionką Spikevax LP.8.1 przed użyciem
| Opakowanie | Instrukcja i czas rozmrażania | |||
Temperatura rozmrażania (w lodówce) (°C) | Czas rozmrażania (minuty) | Temperatura rozmrażania (w temperaturze pokojowej) (°C) | Czas rozmrażania (minuty) | |
Blister lub pudełko tekturowe zawierające 1 lub 2 ampułko-strzykawki | 2-8 | 100 | 15-25 | 40 |
Pudełko tekturowe zawierające 10 ampułko-strzykawek | 2-8 | 160 | 15-25 | 80 |
Sprawdzić, czy nazwa produktu w ampułko-strzykawce to Spikevax LP.8.1.
Instrukcja postępowania ze szczepionką Spikevax LP.8.1 ampułko-strzykawki
- Nie wstrząsać.
- Ampułko-strzykawkę przed podaniem należy obejrzeć, aby sprawdzić, czy nie zawiera cząstek stałych i czy barwa nie uległa zmianie.
- Szczepionka Spikevax LP.8.1 ma postać dyspersji w kolorze białym do białawego. Może zawierać białe albo półprzezroczyste cząstki pochodzące z produktu. Nie podawać, jeżeli barwa szczepionki uległa zmianie lub szczepionka zawiera inne cząstki stałe.
- Pudełka tekturowe z ampułko-strzykawkami nie zawierają igieł.
- Użyć jałowej igły o odpowiednim rozmiarze do wstrzyknięć domięśniowych (igły 21G lub cieńsze).
- Trzymając zatyczkę końcówki skierowaną do góry, zdjąć zatyczkę końcówki, obracając ją przeciwnie do ruchu wskazówek zegara, aż nastąpi jej oddzielenie. Zdjąć zatyczkę końcówki powolnym, stałym ruchem. Należy unikać pociągania za końcówkę przy jej obracaniu.
- Nałożyć igłę, przekręcając ją w kierunku zgodnym z ruchem wskazówek zegara, aż zostanie dobrze umocowana do strzykawki.
- Gdy szczepionka jest gotowa do podania zdjąć nasadkę z igły.
- Podać całą dawkę domięśniowo.
Usuwanie
Wszelkie niewykorzystane resztki produktu leczniczego lub jego odpady należy usunąć zgodnie z lokalnymi przepisami.
7. PODMIOT ODPOWIEDZIALNY POSIADAJĄCY POZWOLENIE NA DOPUSZCZENIE DO OBROTU
MODERNA BIOTECH SPAIN, S.L.
C/ Julián Camarillo nº 31
28037 Madryt
Hiszpania
8. NUMER POZWOLENIA (NUMERY POZWOLEŃ) NA DOPUSZCZENIE DO OBROTU
EU/1/20/1507/031
EU/1/20/1507/032
EU/1/20/1507/033
EU/1/20/1507/034
EU/1/20/1507/035
EU/1/20/1507/036
EU/1/20/1507/037
EU/1/20/1507/038
EU/1/20/1507/039
EU/1/20/1507/040
9. DATA WYDANIA PIERWSZEGO POZWOLENIA NA DOPUSZCZENIE DO OBROTU
I DATA PRZEDŁUŻENIA POZWOLENIA
Data wydania pierwszego pozwolenia na dopuszczenie do obrotu: 6 stycznia 2021 r. Data ostatniego przedłużenia pozwolenia: 3 października 2022 r.
10. DATA ZATWIERDZENIA LUB CZĘŚCIOWEJ ZMIANY TEKSTU
CHARAKTERYSTYKI PRODUKTU LECZNICZEGO
Szczegółowe informacje o tym produkcie leczniczym są dostępne na stronie internetowej Europejskiej Agencji Leków https://www.ema.europa.eu.
Spikevax XFG 0,1 mg/ml dyspersja do wstrzykiwańSpikevax XFG 50 mikrogramów dyspersja do wstrzykiwań w ampułko-strzykawce Spikevax XFG 25 mikrogramów dyspersja do wstrzykiwań w ampułko‑strzykawce Szczepionka mRNA przeciw COVID-19
1. NAZWA PRODUKTU LECZNICZEGO
Spikevax XFG 0,1 mg/ml dyspersja do wstrzykiwań
Spikevax XFG 50 mikrogramów dyspersja do wstrzykiwań w ampułko-strzykawce Spikevax XFG 25 mikrogramów dyspersja do wstrzykiwań w ampułko‑strzykawce Szczepionka mRNA przeciw COVID-19
2. SKŁAD JAKOŚCIOWY I ILOŚCIOWY
Tabela 1. Skład jakościowy i ilościowy szczepionki Spikevax XFG
| Moc | Opakowanie | Dawka (dawki) | Skład na dawkę |
| Spikevax XFG 0,1 mg/ml dyspersja do wstrzykiwań | Fiolka wielodawkowa 2,5 ml (niebieskie wieczko) | 5 dawek po 0,5 ml lub 10 dawek po 0,25 ml | Jedna dawka (0,5 ml) zawiera 50 mikrogramów mRNA XFG SARS-CoV-2, szczepionki mRNA przeciw COVID-19 (ze zmodyfikowanymi nukleozydami) (w nanocząsteczkach lipidowych). Jedna dawka (0,25 ml) zawiera 25 mikrogramów mRNA XFG SARS-CoV-2, szczepionki mRNA przeciw COVID-19 (ze zmodyfikowanymi nukleozydami) (w nanocząsteczkach lipidowych). |
Spikevax XFG 50 mikrogramów dyspersja do wstrzykiwań w ampułko-strzykawce | Ampułko-strzykawka | 1 dawka po 0,5 ml Wyłącznie do jednorazowego użytku. | Jedna dawka (0,5 ml) zawiera 50 mikrogramów mRNA XFG SARS-CoV-2, szczepionki mRNA przeciw COVID-19 (ze zmodyfikowanymi nukleozydami) (w nanocząsteczkach lipidowych). |
Spikevax XFG 25 mikrogramów dyspersja do wstrzykiwań w ampułko-strzykawce | Ampułko-strzykawka | 1 dawka po 0,25 ml Wyłącznie do jednorazowego użytku. | Jedna dawka (0,25 ml) zawiera 25 mikrogramów mRNA XFG SARS-CoV-2, szczepionki mRNA przeciw COVID-19 (ze zmodyfikowanymi nukleozydami) (w nanocząsteczkach lipidowych). |
mRNA XFG SARS-CoV-2 to jednoniciowy, informacyjny RNA (ang. messenger RNA, mRNA) z czapeczką na końcu 5’, wytwarzany z wykorzystaniem bezkomórkowej transkrypcji in vitro na odpowiedniej matrycy DNA, kodujący białko kolca (ang. spike, S) wirusa SARS-CoV-2 (XFG).
Pełny wykaz substancji pomocniczych, patrz punkt 6.1.
3. POSTAĆ FARMACEUTYCZNA
Dyspersja do wstrzykiwań
Dyspersja w kolorze białym do białawego (pH: 7,1-7,8).
4. SZCZEGÓŁOWE DANE KLINICZNE
4.1 Wskazania do stosowania
Szczepionka Spikevax XFG jest wskazana do czynnego uodparniania osób w wieku 6 miesięcy i starszych w celu zapobiegania chorobie COVID-19 wywoływanej przez wirus SARS-CoV-2 (patrz punkty 4.2 i 5.1).
Szczepionkę należy stosować zgodnie z oficjalnymi zaleceniami.
4.2 Dawkowanie i sposób podawania
Dawkowanie
Tabela 2. Schemat dawkowania szczepionki Spikevax XFG
| Wiek | Dawka | Dodatkowe zalecenia |
Dzieci w wieku od 6 miesięcy do 4 lat, bez uprzedniego szczepienia i bez stwierdzonego zakażenia SARS CoV-2 w wywiadzie | Dwie dawki po 0,25 ml, podawane domięśniowo* | Drugą dawkę podawać po upływie 28 dni od podania pierwszej dawki (patrz punkty 4.4 i 5.1). Jeśli dziecko dostało już wcześniej jedną dawkę dowolnej szczepionki Spikevax, należy podać jedną dawkę szczepionki Spikevax XFG w celu zakończenia cyklu dwudawkowego. |
Dzieci w wieku od 6 miesięcy do 4 lat, po uprzednim szczepieniu lub ze stwierdzonym zakażeniem SARS CoV-2 w wywiadzie | Jedna dawka 0,25 ml, podawana domięśniowo* | Szczepionkę Spikevax XFG należy podać po upływie co najmniej 3 miesięcy od ostatniej dawki szczepionki przeciw COVID-19. |
Dzieci w wieku od 5 lat do 11 lat, po uprzednim szczepieniu lub bez uprzedniego szczepienia | Jedna dawka 0,25 ml, podawana domięśniowo* | |
| Osoby w wieku 12 lat i starsze, po uprzednim szczepieniu lub bez uprzedniego szczepienia | Jedna dawka 0,5 ml, podawana domięśniowo |
| Wiek | Dawka | Dodatkowe zalecenia |
| Osoby w wieku 65 lat i starsze | Jedna dawka 0,5 ml, podawana domięśniowo | Jedną dodatkową dawkę można podać po upływie co najmniej 3 miesięcy od ostatniej dawki szczepionki przeciw COVID-19. |
* Nie używać ampułko-strzykawki zawierającej 0,5 ml do podawania części objętości 0,25 ml.
Tabela 3. Schemat dawkowania szczepionki Spikevax XFG u osób z obniżoną odpornością
| Wiek | Dawka | Dodatkowe zalecenia |
Dzieci z obniżoną odpornością w wieku od 6 miesięcy do 4 lat, bez uprzedniego szczepienia | Dwie dawki po 0,25 ml, podawane domięśniowo* | Osobom z poważnie obniżoną odpornością trzecią dawkę można podać po upływie co najmniej 28 dni od podania drugiej dawki. |
Dzieci w wieku od 6 miesięcy do 4 lat z obniżoną odpornością, po uprzednim szczepieniu | Jedna dawka 0,25 ml, podawana domięśniowo* | Dodatkową, właściwą dla wieku dawkę (dawki) można podać osobom z poważnie obniżoną odpornością po upływie co najmniej 2 miesięcy od ostatniej dawki szczepionki przeciw COVID-19 według uznania lekarza, z uwzględnieniem sytuacji klinicznej danej osoby. |
| Dzieci w wieku od 5 lat do 11 lat z obniżoną odpornością, po uprzednim szczepieniu lub bez uprzedniego szczepienia | Jedna dawka 0,25 ml, podawana domięśniowo* | |
| Osoby w wieku 12 lat i starsze z obniżoną odpornością, po uprzednim szczepieniu lub bez uprzedniego szczepienia | Jedna dawka 0,5 ml, podawana domięśniowo |
* Nie używać ampułko-strzykawki zawierającej 0,5 ml do podawania części objętości 0,25 ml.
Dzieci i młodzież
Nie określono dotychczas bezpieczeństwa stosowania ani skuteczności szczepionki Spikevax u dzieci w wieku poniżej 6 miesięcy (patrz punkt 5.1).
Osoby w podeszłym wieku
Nie ma konieczności dostosowywania dawki u osób w podeszłym wieku ≥65 lat.
Sposób podawania
Szczepionkę należy podawać domięśniowo. Preferowanym miejscem podania jest mięsień naramienny.
Nie wolno podawać tej szczepionki donaczyniowo, podskórnie ani śródskórnie.
Nie należy mieszać tej szczepionki z żadnymi innymi szczepionkami ani produktami leczniczymi w tej samej strzykawce.
Środki ostrożności, które należy podjąć przed podaniem szczepionki, patrz punkt 4.4.
Instrukcja dotycząca rozmrażania, przygotowania i utylizacji szczepionki, patrz punkt 6.6.
4.3 Przeciwwskazania
Nadwrażliwość na substancję czynną lub na którąkolwiek substancję pomocniczą wymienioną w punkcie 6.1.
4.4 Specjalne ostrzeżenia i środki ostrożności dotyczące stosowania
Identyfikowalność
W celu poprawienia identyfikowalności biologicznych produktów leczniczych należy czytelnie zapisać nazwę i numer serii podawanego produktu.
Nadwrażliwość i anafilaksja
Zgłaszano przypadki zdarzeń anafilaktycznych u osób, które otrzymały szczepionkę Spikevax. W razie wystąpienia reakcji anafilaktycznej po podaniu szczepionki, zawsze powinny być łatwo dostępne odpowiednie metody leczenia i monitorowania.
Po podaniu szczepionki zaleca się ścisłą obserwację pacjenta przez co najmniej 15 minut. Kolejnych dawek szczepionki Spikevax XFG nie należy podawać osobom, u których wystąpiła reakcja anafilaktyczna po podaniu dawki dowolnej szczepionki Spikevax.
Zapalenie mięśnia sercowego i zapalenie osierdzia
Po podaniu szczepionki Spikevax istnieje zwiększone ryzyko zapalenia mięśnia sercowego i zapalenia osierdzia.
Te stany chorobowe mogą rozwinąć się w ciągu kilku dni po szczepieniu i występowały głównie w ciągu 14 dni. Obserwowano je częściej u młodszych osób płci męskiej i częściej po drugiej dawce w porównaniu z pierwszą dawką (patrz punkt 4.8).
Dostępne dane wskazują, że w większości przypadków dochodzi do wyzdrowienia. Niektóre przypadki wymagały intensywnej opieki medycznej i obserwowano przypadki zgonu.
Osoby należące do fachowego personelu medycznego powinny zwracać uwagę na objawy przedmiotowe i podmiotowe zapalenia mięśnia sercowego oraz zapalenia osierdzia. Osoby zaszczepione należy poinstruować, aby niezwłocznie zwróciły się o pomoc medyczną w przypadku wystąpienia objawów wskazujących na zapalenie mięśnia sercowego lub zapalenie osierdzia, takich jak (ostry i utrzymujący się) ból w klatce piersiowej, duszność lub kołatanie serca po szczepieniu.
Osoby należące do fachowego personelu medycznego powinny zapoznać się z wytycznymi i (lub) skonsultować się ze specjalistami w zakresie diagnostyki i leczenia tego schorzenia.
Reakcje związane z lękiem
W związku ze szczepieniem mogą wystąpić reakcje związane z lękiem, w tym reakcje wazowagalne (omdlenia), hiperwentylacja albo reakcje związane ze stresem jako psychogenna reakcja na wkłucie igły. Istotne jest zastosowanie odpowiednich środków ostrożności, aby uniknąć urazów w wyniku omdlenia.
Choroby współistniejące
Należy odroczyć szczepienie u osób, u których występuje ciężka choroba przebiegająca z gorączką albo u których występuje ostre zakażenie. Występowanie łagodnego zakażenia i (lub) niewielkiej gorączki nie powinno prowadzić do odroczenia szczepienia.
Małopłytkowość i zaburzenia krzepnięcia
Podobnie jak w przypadku innych wstrzyknięć domięśniowych, należy zachować ostrożność w przypadku podawania szczepionki osobom przyjmującym leki przeciwzakrzepowe albo u których występuje małopłytkowość lub inne zaburzenie krzepnięcia krwi (takie jak hemofilia), ponieważ po podaniu domięśniowym u takich osób może wystąpić krwawienie lub mogą powstać siniaki.
Zaostrzenia zespołu przesiąkania włośniczek
W pierwszych dniach po podaniu szczepionki Spikevax (szczepionka wyjściowa) zgłoszono kilka przypadków zaostrzeń zespołu przesiąkania włośniczek (ang. capillary leak syndrome, CLS). Osoby należące do personelu medycznego powinny znać objawy przedmiotowe i podmiotowe CLS, aby móc szybko rozpoznać tę chorobę i rozpocząć jej leczenie. U osób z CLS w wywiadzie planowanie szczepień należy przeprowadzić we współpracy z odpowiednimi lekarzami specjalistami.
Okres utrzymywania się ochrony
Okres utrzymywania się ochrony zapewnianej przez szczepionkę jest nieznany, ponieważ jest to nadal ustalane w badaniach klinicznych będących w toku.
Ograniczenia skuteczności szczepionki
Tak jak w przypadku każdej innej szczepionki, Spikevax XFG może nie zapewniać ochrony wszystkim osobom, które przyjmą szczepionkę.
Substancje pomocnicze o znanym działaniu
Sód
Produkt leczniczy zawiera mniej niż 1 mmol (23 mg) sodu na dawkę, to znaczy produkt uznaje się za „wolny od sodu”.
4.5 Interakcje z innymi produktami leczniczymi i inne rodzaje interakcji
Szczepionka Spikevax (w tym postacie wariantowe) może być podawana jednocześnie ze szczepionkami przeciw grypie (standardowymi i wysokodawkowymi) i ze szczepionką podjednostkową przeciw półpaścowi.
Różne szczepionki podawane we wstrzyknięciach należy podawać w różne miejsca.
4.6 Wpływ na płodność, ciążę i laktację
Ciąża
Dane obserwacyjne dotyczące dużej liczby kobiet w ciąży zaszczepionych szczepionką Spikevax, nie wykazały zwiększenia negatywnego wpływu na przebieg ciąży.
Ponieważ różnice między produktami ograniczają się do sekwencji białka kolca i nie ma klinicznie istotnych różnic w zakresie reaktogenności, mRNA XFG SARS-CoV-2 może być stosowany w okresie ciąży.
Karmienie piersią
Nie ma jeszcze danych dotyczących stosowania mRNA XFG SARS-CoV-2 podczas karmienia piersią.
Jednak nie należy się spodziewać wpływu na organizm noworodków/dzieci karmionych piersią, ponieważ ekspozycja ogólnoustrojowa na szczepionkę u kobiet karmiących piersią jest minimalna. Dane obserwacyjne, uzyskane od kobiet karmiących piersią po szczepieniu szczepionką Spikevax (szczepionka wyjściowa), nie wykazały ryzyka wystąpienia działań niepożądanych u noworodków/dzieci karmionych piersią. mRNA XFG SARS-CoV-2 może być stosowany podczas karmienia piersią.
Płodność
Badania na zwierzętach nie wykazały bezpośredniego ani pośredniego toksycznego wpływu na reprodukcję (patrz punkt 5.3).
4.7 Wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn
mRNA XFG SARS-CoV-2 nie ma wpływu lub wywiera nieistotny wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn. Niektóre z działań wymienionych w punkcie 4.8 mogą jednak tymczasowo wpływać na zdolność prowadzenia pojazdów i obsługiwania maszyn.
4.8 Działania niepożądane
Podsumowanie profilu bezpieczeństwa
Osoby dorosłe
Bezpieczeństwo szczepionki Spikevax (szczepionka wyjściowa) oceniano w randomizowanym, kontrolowanym placebo badaniu fazy III zaślepionym dla obserwatora, prowadzonym w Stanach Zjednoczonych, do którego włączono 30 351 uczestników w wieku 18 lat i starszych, którzy otrzymali co najmniej jedną dawkę szczepionki Spikevax (szczepionka wyjściowa) (n = 15 185) lub placebo (n = 15 166) (NCT04470427). Średni wiek populacji w czasie szczepienia wynosił 52 lata (przedział od 18 do 95); 22 831 (75,2%) uczestników było w wieku 18 do 64 lat, a 7 520 (24,8%) uczestników było w wieku 65 lat i starsi.
Najczęściej zgłaszanymi działaniami niepożądanymi były: ból w miejscu wstrzyknięcia (92%), zmęczenie (70%), ból głowy (64,7%), ból mięśni (61,5%), ból stawów (46,4%), dreszcze (45,4%), nudności/wymioty (23%), obrzęk/tkliwość pod pachą (19,8%), gorączka (15,5%), obrzęk w miejscu wstrzyknięcia (14,7%) i zaczerwienienie (10%). Działania niepożądane miały zazwyczaj nasilenie łagodne lub umiarkowane i ustępowały w ciągu kilku dni po szczepieniu. Nieco mniejsza częstość występowania zdarzeń reaktogenności była związana z podeszłym wiekiem uczestników.
Ogólnie, niektóre działania niepożądane występowały częściej w młodszych grupach wiekowych: częstość występowania obrzęku/tkliwości pod pachą, zmęczenia, bólu głowy, bólu mięśni, bólu stawów, dreszczy, nudności/wymiotów i gorączki była większa u osób dorosłych w wieku od 18 do <65 lat niż u osób w wieku 65 lat i starszych. Miejscowe i ogólnoustrojowe działania niepożądane były zgłaszane częściej po podaniu Dawki 2. niż po podaniu Dawki 1.
Młodzież w wieku od 12 do 17 lat
Dane dotyczące bezpieczeństwa stosowania szczepionki Spikevax (szczepionka wyjściowa) u młodzieży zgromadzono w ramach randomizowanego, kontrolowanego placebo badania klinicznego fazy II/III zaślepionego dla obserwatora, złożonego z wielu części, prowadzonego w Stanach Zjednoczonych. Pierwsza część tego badania prowadzona była z udziałem 3 726 uczestników w wieku od 12 do 17 lat, którzy przyjęli co najmniej jedną dawkę szczepionki Spikevax (szczepionka wyjściowa) (n = 2 486) albo placebo (n = 1 240) (NCT04649151). Charakterystyka demograficzna uczestników, którzy przyjęli szczepionkę Spikevax (szczepionka wyjściowa) i uczestników, którzy przyjęli placebo, była podobna.
Najczęściej występującymi działaniami niepożądanymi u młodzieży w wieku od 12 do 17 lat były: ból w miejscu wstrzyknięcia (97%), ból głowy (78%), zmęczenie (75%), ból mięśni (54%), dreszcze (49%), obrzęk/tkliwość pod pachą (35%), ból stawów (35%), nudności/wymioty (29%), obrzęk w miejscu wstrzyknięcia (28%), rumień w miejscu wstrzyknięcia (26%) i gorączka (14%).
Badanie to przeszło następnie w etap badania fazy II/III prowadzonego metodą otwartej próby, w którym 1 346 uczestników w wieku od 12 do 17 lat otrzymało dawkę przypominającą szczepionki Spikevax co najmniej 5 miesięcy po drugiej dawce cyklu szczepienia podstawowego. W części badania prowadzonej metodą otwartej próby nie stwierdzono żadnych dodatkowych działań niepożądanych.
Dzieci w wieku od 6 lat do 11 lat
Dane dotyczące bezpieczeństwa stosowania szczepionki Spikevax (szczepionka wyjściowa) u dzieci zebrano w ramach dwuczęściowego, randomizowanego badania klinicznego fazy II/III zaślepionego dla obserwatora, prowadzonego w Stanach Zjednoczonych i Kanadzie (NCT04796896). Część 1. była fazą otwartą badania, mającą na celu ocenę bezpieczeństwa stosowania, wybór dawki i ocenę immunogenności oraz obejmującą 380 uczestników w wieku od 6 lat do 11 lat, którzy otrzymali co najmniej 1 dawkę (0,25 ml) szczepionki Spikevax (szczepionka wyjściowa). Część 2. była fazą kontrolowaną placebo, mającą na celu ocenę bezpieczeństwa stosowania oraz obejmującą 4 016 uczestników w wieku od 6 lat do 11 lat, którzy otrzymali co najmniej jedną dawkę (0,25 ml) szczepionki Spikevax (szczepionka wyjściowa) (n = 3 012) lub placebo (n = 1 004). Żaden z uczestników Części 1. nie uczestniczył w Części 2. Charakterystyka demograficzna była podobna wśród uczestników, którzy otrzymali szczepionkę Spikevax (szczepionka wyjściowa) i tych, którzy otrzymali placebo.
Najczęściej występującymi działaniami niepożądanymi u uczestników w wieku od 6 lat do 11 lat po podaniu cyklu szczepienia podstawowego (w Części 2.) były: ból w miejscu wstrzyknięcia (98,4%), zmęczenie (73,1%), ból głowy (62,1%), ból mięśni (35,3%), dreszcze (34,6%), nudności/wymioty (29,3%), obrzęk/tkliwość pod pachą (27,0%), gorączka (25,7%), rumień w miejscu wstrzyknięcia (24,0%), obrzęk w miejscu wstrzyknięcia (22,3%) i ból stawów (21,3%).
Protokół badania został zmieniony w celu dodania fazy prowadzonej metodą otwartej próby, oceniającej podanie dawki przypominającej, z udziałem 1 294 uczestników w wieku od 6 do 11 lat, którzy otrzymali dawkę przypominającą szczepionki Spikevax co najmniej 6 miesięcy po drugiej dawce cyklu szczepienia podstawowego. W części badania prowadzonej metodą otwartej próby nie stwierdzono żadnych dodatkowych działań niepożądanych.
Dzieci w wieku od 6 miesięcy do 5 lat
Bezpieczeństwo stosowania, tolerancję, reaktogenność i skuteczność szczepionki Spikevax oceniano w randomizowanym, kontrolowanym placebo badaniu fazy II/III, zaślepionym dla obserwatora, prowadzonym w Stanach Zjednoczonych i Kanadzie. W badaniu wzięło udział 10 390 uczestników w wieku od 6 miesięcy do 11 lat, którzy otrzymali co najmniej jedną dawkę szczepionki Spikevax (n = 7 798) lub placebo (n = 2 592).
Do badania włączono dzieci w 3 grupach wiekowych: od 6 lat do 11 lat; od 2 lat do 5 lat oraz od 6 miesięcy do 23 miesięcy. W tym badaniu pediatrycznym wzięło udział 6 388 uczestników w wieku od 6 miesięcy do 5 lat, którzy otrzymali co najmniej jedną dawkę szczepionki Spikevax) (n = 4 791) lub placebo (n = 1 597). Charakterystyka demograficzna była podobna wśród uczestników, którzy otrzymali szczepionkę Spikevax i tych, którzy otrzymali placebo.
W tym badaniu klinicznym działaniami niepożądanymi u uczestników w wieku od 6 miesięcy do 23 miesięcy po podaniu cyklu szczepienia podstawowego były: drażliwość/płacz (81,5%), ból w miejscu wstrzyknięcia (56,2%), senność (51,1%), utrata łaknienia (45,7%), gorączka (21,8%), obrzęk w miejscu wstrzyknięcia (18,4%), rumień w miejscu wstrzyknięcia (17,9%) i obrzęk/tkliwość pod pachą (12,2%).
Działaniami niepożądanymi u uczestników w wieku od 24 do 36 miesięcy po podaniu cyklu szczepienia podstawowego były: ból w miejscu wstrzyknięcia (76,8%), drażliwość/płacz (71,0%), senność (49,7%), utrata łaknienia (42,4%), gorączka (26,1%), rumień w miejscu wstrzyknięcia (17,9%), obrzęk w miejscu wstrzyknięcia (15,7%) i obrzęk/tkliwość pod pachą (11,5%).
Działaniami niepożądanymi u uczestników w wieku od 37 miesięcy do 5 lat po podaniu cyklu szczepienia podstawowego były: ból w miejscu wstrzyknięcia (83,8%), zmęczenie (61,9%), ból głowy (22,9%), ból mięśni (22,1%), gorączka (20,9%), dreszcze (16,8%), nudności/wymioty (15,2%), obrzęk/tkliwość pod pachą (14,3%), ból stawów (12,8%), rumień w miejscu wstrzyknięcia (9,5%) i obrzęk w miejscu wstrzyknięcia (8,2%).
Tabelaryczne zestawienie działań niepożądanych
Przedstawiony poniżej profil bezpieczeństwa jest oparty na danych uzyskanych w ramach kilku kontrolowanych placebo badań klinicznych:
- 30 351 osób dorosłych w wieku ≥18 lat,
- 3 726 nastolatków w wieku od 12 do 17 lat,
- 4 002 dzieci w wieku od 6 lat do 11 lat,
- 6 388 dzieci w wieku od 6 miesięcy do 5 lat
- oraz danych uzyskanych po wprowadzeniu szczepionki do obrotu.
Zgłaszane działania niepożądane uporządkowano zgodnie z poniższą częstością występowania:
bardzo często (≥1/10);
często (≥1/100 do <1/10);
niezbyt często (≥1/1 000 do <1/100);
rzadko (≥1/10 000 do <1/1 000);
bardzo rzadko (<1/10 000);
częstość nieznana (częstość nie może być określona na podstawie dostępnych danych).
W obrębie każdej grupy o określonej częstości występowania działania niepożądane są wymienione zgodnie ze zmniejszającym się nasileniem (tabela 4).
Tabela 4: Działania niepożądane zaobserwowane w ramach badań klinicznych dotyczących szczepionki Spikevax i po jej wprowadzeniu do obrotu u dzieci i osób w wieku 6 miesięcy i starszych
| Klasyfikacja układów i narządów MedDRA | Częstość | Działania niepożądane |
| Zaburzenia krwi i układu chłonnego | Bardzo często | Limfadenopatia* |
| Zaburzenia układu immunologicznego | Rzadko | Anafilaksja |
| Częstość nieznana | Nadwrażliwość | |
| Zaburzenia metabolizmu i odżywiania | Bardzo często | Zmniejszone łaknienie† |
| Zaburzenia psychiczne | Bardzo często | Drażliwość/płacz† |
| Zaburzenia układu nerwowego | Bardzo często | Ból głowy Senność† |
| Niezbyt często | Zawroty głowy | |
| Rzadko | Ostre obwodowe porażenie nerwu twarzowego‡ Niedoczulica Parestezje | |
| Zaburzenia serca | Bardzo rzadko | Zapalenie mięśnia sercowego |
| Zapalenie osierdzia | ||
| Zaburzenia żołądka i jelit | Bardzo często | Nudności/wymioty |
| Często | Biegunka | |
| Niezbyt często | Ból brzucha§ | |
| Zaburzenia skóry i tkanki podskórnej | Często | Wysypka |
| Niezbyt często | Pokrzywka¶ | |
| Rzadko | Rumień wielopostaciowy | |
| Częstość nieznana | Pokrzywka mechaniczna Przewlekła pokrzywka |
| Klasyfikacja układów i narządów MedDRA | Częstość | Działania niepożądane |
| Zaburzenia mięśniowo-szkieletowe i tkanki łącznej | Bardzo często | Ból mięśni Ból stawów |
| Zaburzenia układu rozrodczego i piersi | Częstość nieznana | Obfite krwawienia miesiączkowe# |
| Zaburzenia ogólne i stany w miejscu podania | Bardzo często | Ból w miejscu wstrzyknięcia Zmęczenie Dreszcze Gorączka Obrzęk w miejscu wstrzyknięcia Rumień w miejscu wstrzyknięcia |
| Często | Pokrzywka w miejscu wstrzyknięcia Wysypka w miejscu wstrzyknięcia Opóźniona reakcja w miejscu wstrzyknięcia♠ | |
| Niezbyt często | Świąd w miejscu wstrzyknięcia | |
| Rzadko | Obrzęk twarzy♥ | |
| Częstość nieznana | Rozległy obrzęk kończyny, w którą podano szczepionkę |
*Limfadenopatię obserwowano w postaci limfadenopatii pod pachą po tej samej stronie co miejsce wstrzyknięcia. W niektórych przypadkach obejmowała ona również inne węzły chłonne (np. szyjne, nadobojczykowe). † Obserwowane u dzieci (w wieku od 6 miesięcy do 5 lat).
‡W okresie obserwacji kontrolnej pod kątem bezpieczeństwa zgłoszono przypadki ostrego obwodowego porażenia nerwu twarzowego u trzech uczestników przyjmujących Spikevax (szczepionka wyjściowa) oraz u jednego uczestnika z grupy przyjmującej placebo. Zaburzenia pojawiły się u uczestników z grupy przyjmującej szczepionkę po 22 dniach, 28 dniach i 32 dniach od przyjęcia drugiej dawki.
| § Ból brzucha obserwowano u dzieci i młodzieży (w wieku od 6 do 11 lat): 0,2% w grupie otrzymującej szczepionkę | |
| Spikevax | |
(szczepionka wyjściowa) i 0% w grupie otrzymującej placebo.
¶Obserwowane przypadki pokrzywki występowały albo szybko (w ciągu kilku dni po szczepieniu), albo były opóźnione w czasie (pojawiały się do około dwóch tygodni po szczepieniu).
#Większość przypadków wydawała się mieć przebieg nieciężki i przemijający.
♠Mediana czasu do wystąpienia wynosiła 9 dni po pierwszym wstrzyknięciu oraz 11 dni po drugim wstrzyknięciu. Mediana czasu trwania wynosiła 4 dni po pierwszym wstrzyknięciu oraz 4 dni po drugim wstrzyknięciu. ♥Zgłoszono dwa przypadki ciężkiego obrzęku twarzy u osób, które wcześniej otrzymały wstrzyknięcia wypełniaczy dermatologicznych. Wystąpienie obrzęku zgłaszano odpowiednio w dniu 1 i dniu 3 po dniu szczepienia.
Profil reaktogenności i bezpieczeństwa u 343 osób otrzymujących Spikevax (szczepionka wyjściowa) z dodatnim wynikiem na obecność przeciwciał przeciw wirusowi SARS-CoV-2 w punkcie początkowym był podobny do obserwowanego w populacji z ujemnym wynikiem na obecność przeciwciał przeciw wirusowi SARS-CoV-2 w punkcie początkowym.
Osoby dorosłe (dawka przypominająca)
Bezpieczeństwo stosowania, reaktogenność i immunogenność dawki przypominającej szczepionki Spikevax (szczepionka wyjściowa) były oceniane w randomizowanym, kontrolowanym placebo badaniu fazy II zaślepionym dla obserwatora, prowadzonym w celu potwierdzenia dawki, z udziałem uczestników w wieku 18 lat i starszych (NCT04405076). W tym badaniu 198 uczestników przyjęło dwie dawki (0,5 ml; 100 mikrogramów w odstępie 1 miesiąca) szczepionki Spikevax (szczepionka wyjściowa) w ramach cyklu szczepienia podstawowego. W fazie badania prowadzonej metodą otwartej próby 167 z tych uczestników przyjęło jedną dawkę przypominającą (0,25 ml; 50 mikrogramów) po upływie co najmniej 6 miesięcy od przyjęcia drugiej dawki szczepienia podstawowego. Profil zgłaszanych działań niepożądanych dla dawki przypominającej (0,25 ml; 50 mikrogramów) był podobny do profilu uzyskanego po drugiej dawce szczepienia podstawowego.
Spikevax bivalent Original/Omicron BA.1 (dawka przypominająca)
Bezpieczeństwo stosowania, reaktogenność i immunogenność dawki przypominającej szczepionki Spikevax bivalent Original/Omicron BA.1 były oceniane w badaniu fazy II/III, prowadzonym metodą otwartej próby z udziałem uczestników w wieku 18 lat i starszych (mRNA-1273-P205). W tym badaniu jako dawkę przypominającą 437 uczestników przyjęło szczepionkę Spikevax bivalent Original/Omicron BA.1 50 mikrogramów, a 377 szczepionkę Spikevax (szczepionka wyjściowa) 50 mikrogramów.
Profil reaktogenności po podaniu szczepionki Spikevax bivalent Original/Omicron BA.1 był podobny do profilu obserwowanego po podaniu drugiej dawki przypominającej szczepionki Spikevax (szczepionka wyjściowa). Częstość występowania działań niepożądanych po zaszczepieniu szczepionką Spikevax bivalent Original/Omicron BA.1 była również podobna lub niższa niż po przyjęciu pierwszej dawki przypominającej szczepionki Spikevax (szczepionka wyjściowa) (50 mikrogramów) oraz po przyjęciu drugiej dawki szczepionki Spikevax (szczepionka wyjściowa) (100 mikrogramów) w ramach cyklu szczepienia podstawowego. Profil bezpieczeństwa szczepionki Spikevax bivalent Original/Omicron BA.1 (mediana okresu obserwacji wynosząca 113 dni) był podobny do profilu bezpieczeństwa szczepionki Spikevax (szczepionka wyjściowa) (mediana okresu obserwacji wynosząca 127 dni).
Spikevax bivalent Original/Omicron BA.4-5 (dawka przypominająca)
Bezpieczeństwo stosowania, reaktogenność i immunogenność dwuwalentnej dawki przypominającej szczepionki Spikevax bivalent Original/Omicron BA.4-5 były oceniane w badaniu fazy II/III, prowadzonym metodą otwartej próby z udziałem uczestników w wieku 18 lat i starszych (mRNA-1273-P205). W badaniu tym 511 uczestników otrzymało dawkę przypominającą szczepionki Spikevax bivalent Original/Omicron BA.4-5 (50 mikrogramów), a 376 uczestników otrzymało dawkę przypominającą szczepionki Spikevax (szczepionka wyjściowa) (50 mikrogramów).
Szczepionka Spikevax bivalent Original/Omicron BA.4-5 miała podobny profil reaktogenności do profilu reaktogenności szczepionki Spikevax (szczepionka wyjściowa) podawanej jako druga dawka przypominająca.
Spikevax XBB.1.5 (dawka przypominająca)
Bezpieczeństwo stosowania, reaktogenność i immunogenność dawki przypominającej szczepionki Spikevax XBB.1.5 były oceniane w badaniu fazy II/III, prowadzonym metodą otwartej próby z udziałem osób dorosłych (mRNA-1273-P205, część J). W badaniu tym 50 uczestników otrzymało dawkę przypominającą szczepionki Spikevax XBB.1.5 (50 mikrogramów), a 51 uczestników otrzymało dawkę przypominającą eksperymentalnej dwuwalentnej szczepionki Omicron XBB.1.5/BA.4-5 (50 mikrogramów).
Profil reaktogenności szczepionki Spikevax XBB.1.5 był podobny do profilu reaktogenności szczepionki Spikevax (szczepionka wyjściowa) i szczepionki Spikevax bivalent Original/Omicron BA.4-5. Mediana czasu obserwacji dla obu grup otrzymujących szczepionki w tej analizie okresowej wynosiła 20 dni (zakres od 20 do 22 dni z datą odcięcia danych 16 maja 2023 roku).
Stosowanie szczepionki Spikevax (szczepionki wyjściowej) u osób, które otrzymały przeszczep organu litego
Oceniano bezpieczeństwo, reaktogenność i immunogenność szczepionki Spikevax (szczepionka wyjściowa) w dwuczęściowym badaniu fazy IIIb, prowadzonym metodą próby otwartej u dorosłych osób, które otrzymały przeszczep organu litego (ang. solid organ transplant, SOT), włącznie z przeszczepami nerek i wątroby (mRNA-1273-P304). Podawano dawkę 100 mikrogramów (0,5 ml), co stanowiło dawkę dopuszczoną do stosowania w trakcie prowadzenia badania.
W Części A 128 osobom, które otrzymały SOT, podano trzecią dawkę szczepionki Spikevax (szczepionki wyjściowej). W Części B 159 osobom, które otrzymały SOT, podano dawkę przypominającą po upływie co najmniej 4 miesięcy od ostatniej dawki (czwarta dawka w przypadku szczepionek mRNA i trzecia dawka w przypadku szczepionek innych niż mRNA).
Reaktogenność była zgodna ze znanym profilem szczepionki Spikevax (szczepionki wyjściowej). Nie stwierdzono niespodziewanych wyników dotyczących bezpieczeństwa.
Opis wybranych działań niepożądanych
Zapalenie mięśnia sercowego
Zwiększone ryzyko zapalenia mięśnia sercowego po podaniu szczepionki Spikevax (szczepionka wyjściowa) jest najwyższe u młodszych osób płci męskiej (patrz punkt 4.4).
W dwóch szeroko zakrojonych europejskich badaniach farmakoepidemiologicznych oszacowano zwiększone ryzyko u młodszych osób płci męskiej po podaniu drugiej dawki szczepionki Spikevax (szczepionka wyjściowa).W jednym z badań wykazano, że w ciągu 7 dni po podaniu drugiej dawki wystąpiło około 1,316 (95% CI: 1,299; 1,333) dodatkowych przypadków zapalenia mięśnia sercowego u osób płci męskiej w wieku 12–29 lat na 10 000 osób w porównaniu z osobami, którym nie podano szczepionki. W innym badaniu w ciągu 28 dni po podaniu drugiej dawki wystąpiło 1,88 (95% CI: 0,956; 2,804) dodatkowych przypadków zapalenia mięśnia sercowego u osób płci męskiej w wieku 16–24 lat na 10 000 osób w porównaniu z osobami, którym nie podano szczepionki.
Zgłaszanie podejrzewanych działań niepożądanych
Po dopuszczeniu produktu leczniczego do obrotu istotne jest zgłaszanie podejrzewanych działań niepożądanych. Umożliwia to nieprzerwane monitorowanie stosunku korzyści do ryzyka stosowania produktu leczniczego. Osoby należące do fachowego personelu medycznego powinny zgłaszać wszelkie podejrzewane działania niepożądane za pośrednictwem krajowego systemu zgłaszania wymienionego w załączniku V oraz podać numer serii/Lot, jeśli jest dostępny.
4.9 Przedawkowanie
W razie przedawkowania zaleca się monitorowanie czynności życiowych i ewentualnie zastosowanie leczenia objawowego.
5. WŁAŚCIWOŚCI FARMAKOLOGICZNE
5.1 Właściwości farmakodynamiczne
Grupa farmakoterapeutyczna: szczepionki, szczepionki przeciw COVID-19, kod ATC: J07BN01
Mechanizm działania
Elasomeran oraz jego szczepy wariantowe zawierają mRNA zawarty w nanocząsteczkach lipidowych. mRNA koduje pełnej długości białko kolca wirusa SARS-CoV-2, zmodyfikowane za pomocą 2 substytucji proliny w domenie powtórzenia heptadowego 1 (S-2P) w celu uzyskania stabilizacji białka kolca w konformacji przedfuzyjnej. Po wstrzyknięciu domięśniowym komórki w miejscu wstrzyknięcia wchłaniają nanocząsteczki lipidowe, co skutkuje dostarczeniem sekwencji mRNA do komórek w celu translacji i biosyntezy białka. Dostarczone mRNA nie dostaje się do jądra komórkowego ani nie oddziałuje z genomem, jest niezdolne do replikacji, a jego ekspresja jest przejściowa. Ulegające ekspresji, związane z błoną białko kolca wirusa SARS-CoV-2 jest następnie rozpoznawane przez komórki odpornościowe jako obcy antygen. Wywołuje to odpowiedzi ze strony zarówno limfocytów T, jak i limfocytów B, prowadząc do wytworzenia przeciwciał neutralizujących przeciwko białku kolca, które mogą przyczyniać się do ochrony przed COVID-19.
Skuteczność kliniczna
Immunogenność u osób dorosłych – po przyjęciu dawki szczepionki Spikevax XBB.1.5 (0,5 ml; 50 mikrogramów) w porównaniu z dawką eksperymentalnej dwuwalentnej szczepionki XBB.1.5/BA.4-5 (0,5 ml, 25 mikrogramów/25 mikrogramów)
Bezpieczeństwo stosowania, reaktogenność i immunogenność szczepionki Spikevax XBB.1.5 50 mikrogramów i dwuwalentnej szczepionki, zawierającej równe ilości mRNA białek kolca Omicron XBB.1.5 i Omicron BA.4-5 (25 mikrogramów XBB.1.5 / 25 mikrogramów BA.4-5), były oceniane w badaniu fazy II/III, prowadzonym metodą otwartej próby z udziałem osób dorosłych. W badaniu tym 50 uczestników otrzymało szczepionkę Spikevax XBB.1.5, a 51 uczestników otrzymało eksperymentalną dwuwalentną szczepionkę XBB.1.5/BA.4-5 (mRNA-1273- P205, część J). Obie grupy poddano randomizacji w stosunku 1:1.
Szczepionki były podawane jako piąta dawka osobom dorosłym, które wcześniej otrzymały dwudawkowy cykl szczepienia podstawowego dowolną szczepionką mRNA przeciwko COVID-19, dawkę przypominającą dowolną szczepionką mRNA przeciwko COVID-19 oraz dawkę przypominającą dowolną dwuwalentną szczepionką mRNA Original/Omicron BA.4-5.
Szczepionka Spikevax XBB.1.5 i dwuwalentna szczepionka XBB.1.5/BA.4-5 wywołały silne odpowiedzi neutralizujące w dniu 15 przeciwko XBB.1.5, XBB.1.16, BA.4-5, BQ.1.1 i D614G. W zbiorze analizy immunogenności zgodnej z protokołem obejmującym wszystkich uczestników, z wcześniejszym zakażeniem lub bez wcześniejszego zakażenia SARS-CoV-2 (N=49 i N=50 odpowiednio dla grup otrzymujących szczepionkę Spikevax XBB.1.5 i dwuwalentną szczepionkę XBB.1.5/BA.4-5), GMFR w dniu 15 (95% CI) dla szczepionki Spikevax XBB.1.5 i dwuwalentnej szczepionki XBB.1.5/BA.4-5 wynosiło odpowiednio, 16,7 (12,8; 21,7) i 11,6 (8,7; 15,4) przeciwko XBB.1.5 oraz 6,3 (4,8; 8,2) i 5,3 (3,9; 7,1) przeciwko BA.4-5.
Dla wariantów niezawartych w szczepionkach, GMFR w dniu 15 (95% CI) dla szczepionki Spikevax XBB.1.5 i dwuwalentnej szczepionki XBB.1.5/BA.4-5 wynosiło odpowiednio 11,4 (8,5; 15,4) i 9,3 (7,0; 12,3) przeciwko XBB.1.16; 5,8 (4,7; 7,3) i 6,1 (4,6; 7,9) przeciwko BQ.1.1 oraz 2,8 (2,2; 3,5) i 2,3 (1,9; 2,8) przeciwko D614G.
Immunogenność u uczestników w wieku 18 lat i starszych – po przyjęciu dawki przypominającej szczepionki Spikevax bivalent Original/Omicron BA.4-5 (0,5 ml; 25 mikrogramów/25 mikrogramów) Bezpieczeństwo stosowania, reaktogenność i immunogenność dawki przypominającej szczepionki Spikevax bivalent Original/Omicron BA.4-5 były oceniane w badaniu fazy II/III, prowadzonym metodą otwartej próby z udziałem uczestników w wieku 18 lat i starszych (mRNA-1273-P205). W badaniu tym 511 uczestników otrzymało dawkę przypominającą szczepionki Spikevax bivalent Original/Omicron BA.4-5 wynoszącą 50 mikrogramów, a 376 uczestników otrzymało dawkę przypominającą szczepionki Spikevax (szczepionka wyjściowa) 50 mikrogramów.
W części H badania P205 oceniano bezpieczeństwo stosowania, reaktogenność i immunogenność szczepionki Spikevax bivalent Original/Omicron BA.4-5, podawanej jako druga dawka przypominająca osobom dorosłym, które uprzednio przyjęły 2 dawki szczepionki Spikevax (szczepionka wyjściowa) (100 mikrogramów) w ramach cyklu szczepienia podstawowego oraz pierwszą dawkę przypominającą szczepionki Spikevax (szczepionka wyjściowa) (50 mikrogramów). W części F badania P205 uczestnicy otrzymali szczepionkę Spikevax (szczepionka wyjściowa) (50 mikrogramów) jako drugą dawkę przypominającą, a grupa z części F służy jako wewnątrzbadawcza, niejednoczesna grupa porównawcza dla grupy otrzymującej szczepionkę Spikevax bivalent Original/Omicron BA.4-5.
W badaniu tym główna analiza immunogenności opierała się na podzbiorze do głównej oceny immunogenności, który obejmuje uczestników bez cech zakażenia wirusem SARS-CoV-2 w punkcie wyjściowym (przed przyjęciem dawki przypominającej). W analizie głównej obserwowana średnia geometryczna miana (GMT) (95% CI) przed przyjęciem dawki przypominającej wynosiła 87,9 (72,2; 107,1) i wzrosła do 2 324,6 (1 921,2; 2 812,7) 28 dni po podaniu dawki przypominającej szczepionki Spikevax bivalent Original/Omicron BA.4-5. Określony w 29. dniu GMR dla dawki przypominającej szczepionki Spikevax Original/Omicron BA.4-5 wynoszącej 50 mikrogramów i dawki przypominającej szczepionki Spikevax (szczepionka wyjściowa) wynoszącej 50 mikrogramów wyniósł 6,29 (5,27; 7,51), spełniając tym samym wcześniej określone kryterium nie mniejszej skuteczności (dolna granica CI wynosząca >1).
Oszacowane wartości GMT przeciwciał neutralizujących (95% CI) przeciw szczepowi Omicron BA.4/BA.5, skorygowane o miano przed podaniem dawki przypominającej oraz grupę wiekową, wyniosły odpowiednio 2 747,3 (2 399,2; 3 145,9) i 436,7 (389,1; 490,0) 28 dni po podaniu dawki przypominającej szczepionki Spikevax bivalent Original/Omicron BA.4-5 i dawki przypominającej szczepionki Spikevax (szczepionka wyjściowa), natomiast wartość GMR (95% CI) wyniosła 6,29 (5,27; 7,51), spełniając tym samym wcześniej określone kryterium nie mniejszej skuteczności (dolna granica CI wynosząca >0,667).
Immunogenność u osób dorosłych – po przyjęciu dawki przypominającej szczepionki Spikevax bivalent Original/Omicron BA.1 (0,5 ml; 25 mikrogramów/25 mikrogramów)
Bezpieczeństwo stosowania, reaktogenność i immunogenność dawki przypominającej szczepionki Spikevax bivalent Original/Omicron BA.1 były oceniane w badaniu fazy II/III, prowadzonym metodą otwartej próby z udziałem uczestników w wieku 18 lat i starszych (mRNA-1273-P205). W tym badaniu 437 uczestników przyjęło dawkę przypominającą szczepionki Spikevax bivalent Original/Omicron BA.1 50 mikrogramów, a 377 uczestników dawkę przypominającą szczepionki Spikevax (szczepionka wyjściowa) 50 mikrogramów.
W części G badania P205 oceniano bezpieczeństwo stosowania, reaktogenność i immunogenność szczepionki Spikevax bivalent Original/Omicron BA.1, podawanej jako druga dawka przypominająca osobom dorosłym, które przyjęły 2 dawki szczepionki Spikevax (szczepionka wyjściowa) (100 mikrogramów) w ramach cyklu szczepienia podstawowego oraz dawkę przypominającą szczepionki Spikevax (szczepionka wyjściowa) (50 mikrogramów) co najmniej 3 miesiące przed włączeniem do badania. W części F badania P205 uczestnicy przyjęli szczepionkę Spikevax (szczepionka wyjściowa) (50 mikrogramów) jako drugą dawkę przypominającą, a grupa z części G służy jako wewnątrzbadawcza, niejednoczesna grupa porównawcza dla grupy przyjmującej szczepionkę Spikevax bivalent Original/Omicron BA.1.
W tym badaniu główna analiza immunogenności opierała się na podzbiorze do głównej oceny immunogenności, który obejmował uczestników bez cech zakażenia SARS-CoV-2 w punkcie wyjściowym (przed przyjęciem dawki przypominającej). W analizie głównej oszacowana średnia geometryczna miana (GMT) przeciwciał neutralizujących SARS-CoV-2 i odpowiadający mu 95% CI wynosiły 6 422,3 (5 990,1; 6 885,7) i 5 286,6 (4 887,1; 5 718,9) 28 dni po podaniu odpowiednio dawki przypominającej szczepionki Spikevax bivalent Original/Omicron BA.1 i szczepionki Spikevax (szczepionka wyjściowa). Te wartości GMT przedstawiają stosunek odpowiedzi szczepionki Spikevax bivalent Original/Omicron BA.1 do odpowiedzi szczepionki Spikevax (szczepionka wyjściowa) przeciwko pierwotnemu szczepowi SARS CoV-2 (D614G). GMR (97,5% CI) wynosił 1,22 (1,08; 1,37), spełniając wcześniej określone kryterium nie mniejszej skuteczności (dolna granica 97,5% CI ≥0,67).
Oszacowane GMT przeciwciał neutralizujących w dniu 29. przeciwko szczepowi Omicron, BA.1 wynosiły 2 479,9 (2 264,5; 2 715,8) i 1 421,2 (1 283,0; 1 574,4) odpowiednio w grupie przyjmującej dawkę przypominającą szczepionki Spikevax bivalent Original/Omicron BA.1 i grupie przyjmującej dawkę przypominającą szczepionki Spikevax (szczepionka wyjściowa), a GMR (97,5% CI) wynosił 1,75 (1,49; 2,04), co spełniało wstępnie określone kryterium wyższości (dolna granica CI >1).
Trzymiesięczne utrzymywanie się przeciwciał po podaniu szczepionki przypominającej przeciw COVID-19 — Spikevax bivalent Original/Omicron BA.1
Uczestnicy części G badania P205 byli kolejno włączani do grupy otrzymującej, jako drugą dawkę przypominającą, 50 mikrogramów szczepionki Spikevax (szczepionka wyjściowa) (n = 376) albo Spikevax bivalent Original/Omicron BA.1 (n = 437). U pacjentów bez stwierdzonego zakażenia wirusem SARS-CoV-2 przed podaniem dawki przypominającej, szczepionka Spikevax bivalent Original/Omicron BA.1 spowodowała wytworzenie przeciwciał neutralizujących wariant Omicron BA.1 w mianach (obserwowanych GMT), które były znamiennie wyższe (964,4 [834,4; 1 114,7]) od mian w przypadku szczepionki Spikevax (szczepionka wyjściowa) (624,2 [533,1; 730,9]) i podobne przeciw pierwotnemu szczepowi SARS-CoV-2 po trzech miesiącach, porównując obie szczepionki podawane jako dawki przypominające.
Skuteczność kliniczna u osób dorosłych
Badanie z udziałem osób dorosłych było randomizowanym, kontrolowanym placebo, zaślepionym dla obserwatora badaniem klinicznym fazy III (NCT04470427), w którym nie mogli brać udziału uczestnicy z obniżoną odpornością oraz uczestnicy otrzymujący leki immunosupresyjne w ciągu 6 miesięcy, kobiety w ciąży oraz uczestnicy ze stwierdzonym zakażeniem wirusem SARS-CoV-2. Uczestnicy z potwierdzonym stabilnym zakażeniem ludzkim wirusem niedoboru odporności (HIV) nie zostali wyłączeni z badania. Szczepionki przeciwko grypie mogły być podawane 14 dni przed albo 14 dni po podaniu jakiejkolwiek dawki Spikevax (szczepionka wyjściowa). Wymagano również, aby uczestnicy przestrzegali minimalnego odstępu czasowego wynoszącego 3 miesiące po otrzymaniu produktów z krwi/osocza albo immunoglobulin przed przystąpieniem do badania w celu otrzymania dawki placebo albo Spikevax (szczepionka wyjściowa).
Obserwacji pod kątem wystąpienia choroby COVID-19 poddawano łącznie 30 351 uczestników przez okres o medianie 92 dni (zakres: 1–122).
Populacja objęta główną analizą skuteczności (nazywana zbiorem analizy zgodnej z protokołem) obejmowała 28 207 uczestników, którzy przyjęli albo szczepionkę Spikevax (szczepionka wyjściowa) (n = 14 134) albo placebo (n = 14 073) i uzyskali ujemny wynik badania w kierunku zakażenia wirusem SARS-CoV-2 w punkcie początkowym. Populacja uczestników badania zgodna z protokołem obejmowała 47,4% kobiet, 52,6% mężczyzn, 79,5 osób rasy białej, 9,7% Afroamerykanów, 4,6% Azjatów oraz 6,2% innych. 19,7% uczestników zidentyfikowano jako Latynosów albo Latynoamerykanów. Mediana wieku uczestników wynosiła 53 lata (zakres 18–94 lata). Dopuszczalny był przedział czasowy podania drugiej dawki od -7 do +14 dni w celu włączenia do populacji zgodnej z protokołem (planowane podanie w dniu 29.). Łącznie 98% uczestników, którym podano szczepionkę, otrzymało drugą dawkę w okresie od 25 do 35 dni po przyjęciu pierwszej dawki (co przypada w okresie od -3 do +7 dni względem 28-dniowego odstępu).
Przypadki wystąpienia COVID-19 były potwierdzane metodą reakcji łańcuchowej polimerazy z odwrotną transkrypcją (Reverse Transcriptase Polymerase Chain Reaction, RT PCR) oraz przez Kliniczną Komisję Rozstrzygającą. Ogólną skuteczność szczepionki oraz w poszczególnych grupach wiekowych przedstawiono w tabeli 5.
Tabela 5: Analiza skuteczności szczepionki: potwierdzone przypadki COVID-19#, które wystąpiły po upływie 14 dni od podania drugiej dawki, niezależnie od stopnia nasilenia – PPS
| Grupa wiekowa (lata) | Spikevax (szczepionka wyjściowa) | Placebo | |||||
Uczestnicy N | Przypadki COVID-1 9 N | Częstość występowania COVID-19 na 1000 osobolat | Uczestnicy N | Przypadki COVID-19 n | Częstość występowania COVID-19 na 1000 osobolat | Skuteczność szczepionki w % (95% przedział ufności)* | |
| Ogółem (≥18) | 14 134 | 11 | 3,328 | 14 073 | 185 | 56,510 | 94,1 (89,3; 96,8)** |
| Od 18 do <65 | 10 551 | 7 | 2,875 | 10 521 | 156 | 64,625 | 95,6 (90,6; 97,9) |
| ≥65 | 3 583 | 4 | 4,595 | 3 552 | 29 | 33,728 | 86,4 (61,4; 95,2) |
| Od ≥65 do <75 | 2 953 | 4 | 5,586 | 2 864 | 22 | 31,744 | 82,4% (48,9; 93,9) |
| ≥75 | 630 | 0 | 0 | 688 | 7 | 41,968 | 100% (NE; 100) |
#COVID-19: objawowa postać COVID-19 wymagająca dodatniego wyniku badania metodą RT-PCR i występowania co najmniej dwóch objawów ogólnoustrojowych albo jednego objawu ze strony układu oddechowego. Przypadki występujące po upływie 14 dni od podania drugiej dawki.
*Skuteczność szczepionki i 95% przedział ufności wyznaczono na podstawie modelu proporcjonalnego hazardu Coxa ze stratyfikacją.
** Przedziału ufności nie skorygowano pod kątem wielokrotnych powtórzeń. Analizy statystyczne, skorygowane pod kątem wielokrotnych powtórzeń, przeprowadzono w analizie doraźnej obejmującej mniej przypadków COVID-19, która nie jest zgłaszana w niniejszym dokumencie.
Wśród wszystkich uczestników w zbiorze analizy zgodnej z protokołem w grupie przyjmującej szczepionkę nie zgłoszono żadnych przypadków COVID-19 o ciężkim nasileniu, natomiast w grupie przyjmującej placebo zgłoszono 30 przypadków na 185 (16%). Spośród 30 uczestników z chorobą
o ciężkim nasileniu 9 osób hospitalizowano, 2 zostały przyjęte na oddział intensywnej opieki medycznej. Większość pozostałych ciężkich przypadków spełniała jedynie kryterium wysycenia tlenem (SpO2) dla ciężkiej postaci choroby (≤ 93% w powietrzu otoczenia).
Skuteczność Spikevax (szczepionka wyjściowa) w zakresie zapobiegania COVID-19, bez względu na wcześniejsze zakażenie SARS-CoV-2 (określane na podstawie badania serologicznego i badania próbki z wymazu NP w punkcie wyjściowym), w ciągu 14 dni po podaniu Dawki 2 wynosiła 93,6% (95% CI: 88,6; 96,5).
Ponadto analizy podgrup pod względem pierwszorzędowego punktu końcowego w ocenie skuteczności wykazały zbliżoną szacowaną skuteczność niezależnie od płci czy przynależności etnicznej oraz u uczestników z chorobami współistniejącymi wiążącymi się z większym ryzykiem ciężkiego przebiegu COVID-19.
Immunogenność u osób dorosłych – po podaniu dawki przypominającej (0,25 ml; 50 mikrogramów) Bezpieczeństwo stosowania, reaktogenność i immunogenność dawki przypominającej szczepionki Spikevax (szczepionka wyjściowa) były oceniane w randomizowanym, kontrolowanym placebo badaniu fazy II, zaślepionym dla obserwatora, prowadzonym w celu potwierdzenia dawki, z udziałem uczestników w wieku 18 lat i starszych (NCT04405076). W tym badaniu 198 uczestników przyjęło dwie dawki (0,5 ml; 100 mikrogramów, w odstępie 1 miesiąca) szczepionki Spikevax (szczepionka wyjściowa) w ramach cyklu szczepienia podstawowego. W fazie prowadzonej metodą otwartej próby 149 z tych uczestników (zbiór analizy zgodnej z protokołem) przyjęło jedną dawkę przypominającą (0,25 ml; 50 mikrogramów) po upływie co najmniej 6 miesięcy od przyjęcia drugiej dawki szczepienia podstawowego. Wykazano, że pojedyncza dawka przypominająca (0,25 ml; 50 mikrogramów) pozwoliła uzyskać średnią geometryczną krotności wzrostu przeciwciał neutralizujących (ang. geometric mean fold rise, GMFR) wynoszącą 12,99 (95% CI: 11,04; 15,29), porównując wartości przed podaniem dawki przypominającej z wartością po upływie 28 dni od podania dawki przypominającej. GMFR przeciwciał neutralizujących wynosiła 1,53 (95% CI: 1,32; 1,77) w przypadku porównania wartości po upływie 28 dni od podania dawki 2 (cykl podstawowy) z wartością po upływie 28 dni od podania dawki przypominającej.
Immunogenność dawki przypominającej po szczepieniu podstawowym inną dopuszczoną do obrotu szczepionką przeciw COVID-19 u osób dorosłych
Bezpieczeństwo stosowania i immunogenność heterologicznej dawki przypominającej w postaci szczepionki Spikevax (szczepionka wyjściowa) były badane w zainicjowanym przez badacza badaniu z udziałem 154 uczestników. Minimalny odstęp między cyklem szczepienia podstawowego szczepionką wektorową lub RNA przeciw COVID-19 a szczepieniem przypominającym szczepionką Spikevax (szczepionka wyjściowa) wynosił 12 tygodni (zakres: od 12 tygodni do 20,9 tygodnia). Dawka stosowana w tym badaniu jako dawka przypominająca wynosiła 100 mikrogramów. Miano przeciwciał neutralizujących, mierzone testem neutralizacji pseudowirusa, oceniano w dniu 1. przed podaniem oraz w dniu 15. i dniu 29. po podaniu dawki przypominającej. Odpowiedź na dawkę przypominającą wykazano niezależnie od szczepienia podstawowego.
Dostępne są tylko dane krótkoterminowe dotyczące immunogenności; długoterminowa ochrona i pamięć immunologiczna są obecnie nieznane.
Bezpieczeństwo stosowania i immunogenność siedmiu szczepionek przeciw COVID-19 podawanych jako trzecia dawka (dawka przypominająca) w Wielkiej Brytanii
COV-BOOST było wieloośrodkowym, randomizowanym badaniem fazy II, zainicjowanym przez badacza, dotyczącym szczepienia przypominającego trzecią dawką szczepionki przeciw COVID-19 z podgrupą w celu zbadania szczegółowej immunologii. Uczestnikami badania były osoby dorosłe w wieku 30 lat lub starsze, w dobrym stanie zdrowia fizycznego (dopuszczalne były łagodne do umiarkowanych, dobrze kontrolowane choroby współistniejące), które otrzymały dwie dawki szczepionki firmy Pfizer-BioNTech lub Oxford-AstraZeneca (pierwszą dawkę w grudniu 2020, styczniu 2021 lub lutym 2021), a w momencie włączenia do badania upłynęło co najmniej 84 dni od drugiej dawki. Szczepionka Spikevax (szczepionka wyjściowa) wzmocniła reakcje przeciwciał i neutralizacji i była dobrze tolerowana niezależnie od cyklu szczepienia podstawowego. Dawka stosowana w tym badaniu jako dawka przypominająca wynosiła 100 mikrogramów. Miano przeciwciał neutralizujących, mierzone testem neutralizacji pseudowirusa, oceniano w dniu 28. po podaniu dawki przypominającej.
Skuteczność kliniczna u młodzieży w wieku od 12 do 17 lat
Badanie z udziałem młodzieży to randomizowane, kontrolowane placebo badanie kliniczne fazy II/III, zaślepione dla obserwatora (NCT04649151), mające na celu ocenę bezpieczeństwa stosowania, reaktogenności i skuteczności szczepionki Spikevax (szczepionka wyjściowa) u młodzieży w wieku od 12 do 17 lat. Uczestnicy ze stwierdzonym w wywiadzie zakażeniem wirusem SARS-CoV-2 byli wyłączeni z udziału w badaniu. Łącznie zrandomizowano 3 732 uczestników w stosunku 2:1 do grup przyjmujących dwie dawki szczepionki Spikevax (szczepionka wyjściowa) albo placebo w postaci fizjologicznego roztworu soli w odstępie miesiąca.
Drugorzędową analizę skuteczności przeprowadzono z uwzględnieniem 3 181 uczestników, którzy przyjęli dwie dawki szczepionki Spikevax (szczepionka wyjściowa) (n = 2 139) albo placebo (n = 1 042) i uzyskali ujemny wynik badania w kierunku zakażenia wirusem SARS-CoV-2 w punkcie początkowym, należących do zbioru analizy zgodnej z protokołem. Nie stwierdzono istotnych różnic w zakresie cech demograficznych ani wcześniej występujących dolegliwości zdrowotnych pomiędzy uczestnikami, którzy przyjęli szczepionkę Spikevax (szczepionka wyjściowa) a uczestnikami, którzy przyjęli placebo.
Choroba COVID-19 była definiowana jako objawowa postać COVID-19 wymagająca dodatniego wyniku badania metodą RT-PCR i występowania co najmniej dwóch objawów ogólnoustrojowych albo jednego objawu ze strony układu oddechowego. Zdarzenia wystąpiły po upływie 14 dni od podania drugiej dawki.
W grupie, która przyjęła szczepionkę Spikevax (szczepionka wyjściowa), nie wystąpiły żadne przypadki objawowej postaci COVID-19, a w grupie, która przyjęła placebo, stwierdzono 4 przypadki objawowej postaci COVID-19.
Immunogenność u młodzieży w wieku od 12 do 17 lat – po szczepieniu podstawowym szczepionką Spikevax
Analizę pod kątem nie mniejszej skuteczności (ang. non-inferiority), oceniającą miana przeciwciał neutralizujących zapewniających 50% ochronę przed zakażeniem wirusem SARS-CoV-2 i odsetki odpowiedzi serologicznych po upływie 28 dni od podania drugiej dawki, przeprowadzono w podzbiorach analizy immunogenności zgodnej z protokołem, które obejmowały młodzież w wieku od 12 do 17 lat (n = 340) w przypadku badania z udziałem młodzieży oraz uczestników w wieku od 18 do 25 lat (n = 296) w przypadku badania z udziałem osób dorosłych. W punkcie początkowym u uczestników nie stwierdzono dowodów immunologicznych ani wirusologicznych na wcześniejsze występowanie zakażenia wirusem SARS-CoV-2. Stosunek średnich geometrycznych (ang. geometric mean ratio, GMR) mian przeciwciał neutralizujących u młodzieży w wieku od 12 do 17 lat w porównaniu do osób w wieku od 18 do 25 lat wynosił 1,08 (95% przedział ufności: 0,94; 1,24). Różnica pomiędzy odsetkami odpowiedzi serologicznych wynosiła 0,2% (95% przedział ufności: -1,8; 2,4). Kryteria nie mniejszej skuteczności (dolna granica 95% przedziału ufności dla GMR wynosząca >0,67 i dolna granica 95% przedziału ufności dla różnicy pomiędzy odsetkami odpowiedzi serologicznych wynosząca >-10%) zostały spełnione.
Immunogenność u młodzieży w wieku od 12 do 17 lat – po dawce przypominającej szczepionki Spikevax (szczepionka wyjściowa)
Głównym celem oceny immunogenności w fazie badania obejmującej zastosowanie dawki przypominającej było przeprowadzenie wnioskowania statystycznego o skuteczności dawki przypominającej u uczestników w wieku od 12 do 17 lat poprzez porównanie odpowiedzi immunologicznych po podaniu dawki przypominającej (dzień 29.) z odpowiedziami uzyskanymi po podaniu drugiej dawki cyklu szczepienia podstawowego (dzień 57.) u młodych dorosłych (w wieku od 18 do 25 lat) we wspomnianym wyżej badaniu z udziałem osób dorosłych. Skuteczność dawki przypominającej 50 mikrogramów szczepionki Spikevax była uznana za wykazaną na podstawie wnioskowania statystycznego, jeśli odpowiedzi immunologiczne po podaniu dawki przypominającej (średnia geometryczna stężenia [GMC] przeciwciał neutralizujących i odsetek odpowiedzi serologicznych [SRR]) spełniały wstępnie określone kryteria nie mniejszej skuteczności (zarówno dla GMC jak i SRR) w porównaniu z tymi, które zostały zmierzone po zakończeniu cyklu szczepienia podstawowego dawką 100 mikrogramów szczepionki Spikevax w podgrupie młodych dorosłych (w wieku od 18 do 25 lat) w głównym badaniu skuteczności u dorosłych.
W fazie badania prowadzonej metodą otwartej próby uczestnicy w wieku od 12 do 17 lat otrzymali pojedynczą dawkę przypominającą co najmniej 5 miesięcy po zakończeniu cyklu szczepienia podstawowego (dwie dawki w odstępie 1 miesiąca). Podstawowa populacja do analizy immunogenności obejmowała 257 uczestników tego badania po dawce przypominającej oraz losowy podzbiór 295 uczestników z badania z udziałem młodych dorosłych (w wieku od ≥18 do ≤25 lat), którzy wcześniej ukończyli cykl szczepienia podstawowego, składający się z dwóch dawek szczepionki Spikevax podanych w odstępie 1 miesiąca. Obie grupy uczestników włączonych do analizy populacyjnej nie miały serologicznych lub wirusologicznych dowodów zakażenia SARS-CoV-2 odpowiednio przed pierwszą dawką cyklu szczepienia podstawowego i przed dawką przypominającą.
GMR wartości GMC dla dawki przypominającej dla młodzieży podanej w dniu 29. w porównaniu z młodymi dorosłymi: GMR w dniu 57. wyniósł 5,1 (95% CI: 4,5; 5,8), spełniając kryteria nie mniejszej skuteczności (tj. dolna granica 95% CI wynosząca >0,667 (1/1,5); estymator punktowy wynoszący ≥0,8); różnica SRR wyniosła 0,7% (95% CI: 0,8; 2,4), spełniając kryteria nie mniejszej skuteczności (dolna granica 95% CI dla różnicy SRR wynosząca >-10%).
W grupie 257 uczestników, wartość GMC przeciwciał neutralizujących przed podaniem dawki przypominającej (dzień 1 – podanie dawki przypominającej) wynosiła 400,4 (95% CI: 370,0; 433,4); a w dniu 29. od podania dawki przypominającej wartość GMC wynosiła 7 172,0 (95% CI: 6 610,4; 7 781,4). Zatem 29 dni po podaniu dawki przypominającej wartość GMC wzrosła około 18-krotnie w stosunku do wartości GMC przed podaniem dawki przypominającej, co świadczy o dużej sile działania dawki przypominającej u młodzieży. Wartość SRR wyniosła 100 (95% CI: 98,6; 100,0).
Ustalone w protokole badania kryteria spełnienia głównego celu oceny immunogenności zostały zatem spełnione, pozwalając na potwierdzenie skuteczności szczepionki na podstawie wnioskowania statystycznego z danych zgromadzonych w badaniu prowadzonym z udziałem osób dorosłych.
Skuteczność kliniczna u dzieci w wieku od 6 lat do 11 lat
Badanie pediatryczne było randomizowanym, kontrolowanym placebo badaniem klinicznym fazy II/III, zaślepionym dla obserwatora, mającym na celu ocenę bezpieczeństwa stosowania, reaktogenności i skuteczności szczepionki Spikevax (szczepionka wyjściowa) u dzieci w wieku od 6 lat do 11 lat w Stanach Zjednoczonych i Kanadzie (NCT04796896). Uczestnicy ze stwierdzonym zakażeniem SARS-CoV-2 w wywiadzie zostali wykluczeni z badania. Łącznie 4 016 uczestników przydzielono losowo w proporcjach 3:1 do przyjęcia 2 dawek szczepionki Spikevax (szczepionka wyjściowa) lub placebo w postaci fizjologicznego roztworu soli w odstępie 1 miesiąca.
Analizę wtórną skuteczności, oceniającą potwierdzone przypadki COVID-19 zgromadzone do daty odcięcia danych 10 listopada 2021 roku, przeprowadzono z uwzględnieniem 3 497 uczestników, którzy przyjęli dwie dawki (0,25 ml w miesiącu 0 i 1) szczepionki Spikevax (szczepionka wyjściowa) (n = 2 644) albo placebo (n = 853) i uzyskali ujemny wynik badania w kierunku zakażenia wirusem SARS-CoV-2 w punkcie początkowym, w zbiorze analizy zgodnej z protokołem. Nie stwierdzono istotnych różnic w zakresie cech demograficznych pomiędzy uczestnikami, którzy przyjęli szczepionkę Spikevax (szczepionka wyjściowa), a uczestnikami, którzy przyjęli placebo.
Choroba COVID-19 była definiowana jako objawowa postać COVID-19 wymagająca dodatniego wyniku badania metodą RT-PCR i występowania co najmniej dwóch 2 ogólnoustrojowych albo 1 objawu ze strony układu oddechowego. Zdarzenia wystąpiły po upływie 14 dni od podania drugiej dawki.
W grupie otrzymującej szczepionkę Spikevax (szczepionka wyjściowa) wystąpiły trzy przypadki COVID-19 (0,1%), a w grupie otrzymującej placebo wystąpiły cztery przypadki COVID-19 (0,5%).
Immunogenność u dzieci w wieku od 6 lat do 11 lat
Analizę oceniającą miana przeciwciał neutralizujących zapewniających 50% ochronę przed zakażeniem wirusem SARS-CoV-2 i odsetki odpowiedzi serologicznych po upływie 28 dni od podania dawki 2. przeprowadzono w podzbiorze dzieci w wieku od 6 lat do 11 lat (n = 319) w badaniu pediatrycznym i u uczestników w wieku od 18 do 25 lat (n = 295) w badaniu z udziałem osób dorosłych. W punkcie początkowym u uczestników nie stwierdzono dowodów immunologicznych ani wirusologicznych na wcześniejsze występowanie zakażenia wirusem SARS-CoV-2. GMR mian przeciwciał neutralizujących u dzieci w wieku od 6 lat do 11 lat w porównaniu z osobami w wieku od 18 do 25 lat wynosił 1,239 (95% CI: 1,072; 1,432). Różnica w odsetku odpowiedzi serologicznych wynosiła 0,1% (95% CI: -1,9; 2,1). Kryteria nie mniejszej skuteczności (dolna granica 95% CI dla GMR wynosząca >0,67 i dolna granica 95% CI dla różnicy pomiędzy odsetkami odpowiedzi serologicznych wynosząca >-10%) zostały spełnione.
Immunogenność u dzieci w wieku od 6 lat do 11 lat – po dawce przypominającej szczepionki Spikevax (szczepionka wyjściowa)
Głównym celem oceny immunogenności w fazie badania obejmującej zastosowanie dawki przypominającej było przeprowadzenie wnioskowania statystycznego o skuteczności dawki przypominającej u uczestników w wieku od 6 do 11 lat poprzez porównanie odpowiedzi immunologicznych po podaniu dawki przypominającej (dzień 29.) z odpowiedziami uzyskanymi po podaniu drugiej dawki cyklu szczepienia podstawowego (dzień 57.) u młodych dorosłych (w wieku od 18 do 25 lat) we wspomnianym wyżej badaniu, w którym wykazano skuteczność na poziomie 93%. Skuteczność dawki przypominającej 25 mikrogramów szczepionki Spikevax była uznana za wykazaną na podstawie wnioskowania statystycznego, jeśli odpowiedzi immunologiczne po podaniu dawki przypominającej (średnia geometryczna stężenia [GMC] przeciwciał neutralizujących i odsetek odpowiedzi serologicznych [SRR]) spełniały wstępnie określone kryteria nie mniejszej skuteczności (zarówno dla GMC jak i SRR) w porównaniu z tymi, które zostały zmierzone po zakończeniu cyklu szczepienia podstawowego dawką 100 mikrogramów szczepionki Spikevax wśród podgrupy młodych dorosłych (w wieku od 18 do 25 lat) w głównym badaniu skuteczności u dorosłych.
W fazie badania prowadzonej metodą otwartej próby uczestnicy w wieku od 6 lat do 11 lat otrzymali pojedynczą dawkę przypominającą co najmniej 6 miesięcy po zakończeniu cyklu szczepienia podstawowego (dwie dawki w odstępie 1 miesiąca). Podstawowa populacja do analizy immunogenności obejmowała 95 uczestników tego badania po dawce przypominającej, będących w wieku od 6 lat do 11 lat oraz losowy podzbiór 295 uczestników z badania z udziałem młodych dorosłych, którzy wcześniej otrzymali dwie dawki szczepionki Spikevax podane w odstępie 1 miesiąca. Obie grupy uczestników włączonych do analizy populacyjnej nie miały serologicznych ani wirusologicznych dowodów zakażenia SARS-CoV-2 odpowiednio przed pierwszą dawką cyklu szczepienia podstawowego i przed dawką przypominającą.
U 95 uczestników, w 29. dniu od podania dawki przypominającej wartość GMC wynosiła 5 847,5 (95% CI: 4 999,6; 6 839,1). Wartość SRR wyniosła 100 (95% CI: 95,9; 100,0). Przebadano stężenia przeciwciał neutralizujących w surowicy u dzieci w wieku od 6 lat do 11 lat z podgrupy oceny immunogenności zgodnej z protokołem, u których przed podaniem dawki przypominającej uzyskano ujemny wynik badania w kierunku zakażeniem SARS-CoV-2, i porównano z wartościami stężeń u młodych dorosłych (w wieku od 18 do 25 lat). GMR wartości GMC dla dawki przypominającej podanej w dniu 29. w porównaniu z wartością GMC w dniu 57. u młodych dorosłych wyniósł 4,2 (95% CI: 3,5; 5,0), spełniając kryteria nie mniejszej skuteczności (tj. dolna granica 95% CI wynosząca >0,667); różnica SRR wyniosła 0,7% (95% CI: -3.5; 2,4), spełniając kryteria nie mniejszej skuteczności (dolna granica 95% CI dla różnicy SRR wynosząca >-10%).
Ustalone w protokole badania kryteria spełnienia głównego celu oceny immunogenności zostały zatem spełnione, pozwalając na potwierdzenie skuteczności dawki przypominającej szczepionki na podstawie wnioskowania statystycznego. Żywa reakcja pamięci immunologicznej widoczna w ciągu 4 tygodni od podania dawki przypominającej jest dowodem na silne pobudzenie odporności wywołane przez cykl szczepienia podstawowego szczepionką Spikevax.
Skuteczność kliniczna u dzieci w wieku od 6 miesięcy do 5 lat
Bezpieczeństwo stosowania, tolerancję, reaktogenność i skuteczność szczepionki Spikevax oceniano w badaniu fazy II/III z udziałem zdrowych dzieci w wieku od 6 miesięcy do 11 lat. Do badania włączono dzieci w 3 grupach wiekowych: od 6 lat do 11 lat; od 2 lat do 5 lat oraz od 6 miesięcy do 23 miesięcy.
Opisową analizę skuteczności, oceniającą potwierdzone przypadki COVID-19 zgromadzone do daty odcięcia danych 21 lutego 2022 r., przeprowadzono z uwzględnieniem 5476 uczestników w wieku od 6 miesięcy do 5 lat, którzy przyjęli dwie dawki (w miesiącu 0. i 1.) szczepionki Spikevax (n = 4 105) albo placebo (n = 1 371) i uzyskali ujemny wynik badania w kierunku zakażenia wirusem SARS-CoV-2 w punkcie początkowym (jest to zbiór analizy skuteczności zgodnej z protokołem). Nie stwierdzono istotnych różnic w zakresie cech demograficznych pomiędzy uczestnikami, którzy przyjęli szczepionkę Spikevax a uczestnikami, którzy przyjęli placebo.
Mediana czasu obserwacji kontrolnej pod kątem skuteczności po podaniu dawki 2. wyniosła 71 dni w przypadku uczestników w wieku od 2 lat do 5 lat oraz 68 dni w przypadku uczestników w wieku od 6 miesięcy do 23 miesięcy.
Skuteczność szczepionki w tym badaniu obserwowano w okresie, gdy wariant B.1.1.529 (Omicron) był wariantem dominującym.
Skuteczność szczepionki (ang. vaccine efficacy, VE) w części 2. w obrębie zbioru analizy skuteczności zgodnej z protokołem dla przypadków COVID-19 14 dni lub więcej po przyjęciu dawki 2., przy użyciu „definicji przypadku COVID-19 P301” (tj. definicji zastosowanej w głównym badaniu skuteczności z udziałem osób dorosłych) wyniosła 46,4% (95% CI: 19,8; 63,8) u dzieci w wieku od 2 lat do 5 lat oraz 31,5% (95% CI: -27,7; 62,0) u dzieci w wieku od 6 miesięcy do 23 miesięcy.
Immunogenność u dzieci w wieku od 6 miesięcy do 5 lat
W przypadku dzieci w wieku od 2 lat do 5 lat porównanie odpowiedzi przeciwciał neutralizujących w dniu 57. w części 2. podzbioru analizy immunogenności zgodnej z protokołem (n = 264; 25 mikrogramów) z odpowiedziami u młodych dorosłych (n = 295; 100 mikrogramów) wykazało GMR równe 1,014 (95% CI: 0,881; 1,167), co oznacza spełnianie kryteriów nie mniejszej skuteczności (tj. dolna granica 95% CI dla GMR ≥ 0,67; oszacowanie punktowe ≥ 0,8). Średnia geometryczna zakresu wzrostu (GMFR) od punktu początkowego do dnia 57. u tych dzieci wyniosła 183,3 (95% CI: 164,03; 204,91). Różnica w odsetku odpowiedzi serologicznych (ang. seroresponse rates, SRR) między dziećmi a młodymi dorosłymi wyniosła -0,4% (95% CI: -2,7%, 1,5%), również spełniając kryteria dotyczące nie mniejszej skuteczności (dolna granica 95% CI różnicy w SRR >-10%).
W przypadku niemowląt i małych dzieci w wieku od 6 miesięcy do 23 miesięcy porównanie odpowiedzi przeciwciał neutralizujących w dniu 57. w części 2. podzbioru analizy immunogenności zgodnie z protokołem (n = 230; 25 mikrogramów) z odpowiedziami u młodych dorosłych (n = 295; 100 mikrogramów) wykazało GMR równe 1,280 (95% CI: 1,115; 1,470), co oznacza spełnianie kryteriów nie mniejszej skuteczności (tj. dolna granica 95% CI dla GMR ≥ 0,67; oszacowanie punktowe ≥ 0,8). Różnica w odsetku SRR między niemowlętami/małymi dziećmi a młodymi dorosłymi wyniosła 0,7% (95% CI: -1,0%; 2,5%), również spełniając kryteria nie mniejszej skuteczności (dolna granica 95% CI różnicy w SRR > -10%).
W związku z tym wcześniej określone kryteria osiągnięcia pierwszorzędowego celu immunogenności zostały spełnione w obu grupach wiekowych, co pozwala na uznanie skuteczności dawki 25 mikrogramów zarówno u dzieci w wieku od 2 lat do 5 lat, jak i niemowląt i małych dzieci w wieku od 6 miesięcy do 23 miesięcy (tabele 6 i 7).
Tabela 6. Zestawienie stosunków średnich geometrycznych stężeń i odsetków odpowiedzi serologicznej – porównanie osób w wieku od 6 miesięcy do 23 miesięcy z uczestnikami w wieku od 18 lat do 25 lat – zbiór analizy immunogenności zgodnej z protokołem
| Od 6 miesięcy do | Od 18 lat do | Od 6 miesięcy do | |||
| 23 miesięcy | 25 lat n = 291 | 23 miesięcy/od | |||
| n = 230 | 18 lat do 25 lat | ||||
| Test | Punkt | GMC | GMC | Stosunek | Osiągnięcie |
| czasowy | (95%CI)* | (95%CI)* | GMC | celu nie | |
| (95% CI)a | mniejszej | ||||
| skuteczności | |||||
| (T/N)b | |||||
| Test neutralizacji SARS-CoV-2c | 28 dni po 2. dawce | 1 780,7 (1 606,4; 1 973,8) | 1 390,8 (1 269,1; 1 524,2) | 1,3 (1,1; 1,5) | T |
| Różnica | |||||
| Odsetek odpowiedzi | Odsetek odpowiedzi | pomiędzy | |||
| serologicznej | serologicznej | odsetkami | |||
| (%) | (%) | odpowiedzi | |||
| (95% CI)d | (95% CI)d | serologicznej | |||
| (95% CI)e | |||||
100 (98,4; 100) | 99,3 (97,5; 99,9) | 0,7 (-1,0; 2,5) | |||
GMC = średnia geometryczna stężenia
n = liczba uczestników z kompletnymi danymi w punkcie początkowym i w dniu 57. * Dla wartości przeciwciał poniżej dolnej granicy oznaczalności (ang. the lower limit of quantification, LLOQ) przyjmowano wartość 0,5 x LLOQ. W przypadku wartości powyżej górnej granicy oznaczalności (ang. upper limit of quantification, ULOQ) stosowano ULOQ, jeśli rzeczywiste wartości nie były dostępne. a Wartości przeciwciał poddane transformacji logarytmicznej analizowano za pomocą analizy kowariancji (ANCOVA) ze zmienną grupy (uczestnicy w wieku od 6 miesięcy do 5 lat oraz młodzi dorośli) jako efektu stałego. Uzyskane średnie najmniejszych kwadratów (ang. least squares, LS), różnica średnich LS i 95% CI przekształcono ponownie do oryginalnej skali.
b Kryteria nie mniejszej skuteczności uznawano za spełnione, jeśli dolna granica dwustronnego 95% CI dla stosunku GMC jest większa niż 0,67, a oszacowaniem punktowe >0,8 oraz gdy dolna granica dwustronnego 95% CI dla różnicy pomiędzy odsetkami odpowiedzi serologicznej jest większa niż -10%, a oszacowanie punktowe >-5%.
c Ostateczne średnie geometryczne stężeń przeciwciał (GMC) w AU/ml określono przy użyciu testu mikroneutralizacji SARS-CoV-2.
d Wywołaną przez szczepionkę odpowiedź serologiczną, czyli zmianę stężenia swoistych przeciwciał neutralizujących przeciw RVP SARS-CoV-2 u pacjenta, zdefiniowano w protokole jako zmianę od wartości poniżej LLOQ do wartości równej lub większej niż 4 x LLOQ albo jako co najmniej 4-krotne zwiększenie, jeśli wartość w punkcie wyjściowym jest równa lub większa niż LLOQ. 95% CI odpowiedzi serologicznej obliczany przy użyciu metody Cloppera-Pearsona.
e 95% CI różnicy w odsetku odpowiedzi serologicznej obliczany przy użyciu granic ufności (wyniku) Miettinena-Nurminena.
Tabela 7. Zestawienie stosunków średnich geometrycznych stężeń i odsetków odpowiedzi serologicznej – porównanie osób w wieku od 2 lat do 5 lat z uczestnikami w wieku od 18 lat do 25 lat – zbiór analizy immunogenności zgodnej z protokołem
| Od 2 lat do 5 lat | Od 18 lat do | Od 2 lat do 5 lat/od | |||
| n = 264 | 25 lat | 18 lat do 25 lat | |||
| n = 291 | |||||
| Test | Punkt | GMC | GMC | Stosunek | Osiągnięcie celu |
| czasowy | (95% CI)* | (95% CI)* | GMC | nie mniejszej | |
| (95% CI)a | skuteczności | ||||
| (T/N)b | |||||
Test neutralizacji SARS-CoV-2c | 28 dni po dawce 2. | 1 410,0 (1 273,8; 1560,8) | 1 390,8 (1262,5; 1532,1) | 1,0 (0,9; 1,2) | T |
| Różnica | |||||
| Odsetek odpowiedzi | Odsetek | pomiędzy | |||
| serologicznej (%) (95% | odpowiedzi | odsetkami | |||
| CI)d | serologicznej | odpowiedzi | |||
| (%) | |||||
| serologicznej | |||||
| (95% CI)d | |||||
| (95% CI)e | |||||
98,9 (96,7; 99,8) | 99,3 (97,5; 99,9) | -0,4 (-2,7; 1,5) | |||
GMC = średnia geometryczna stężenia
n = liczba uczestników z kompletnymi danymi w punkcie początkowym i w dniu 57. * Dla wartości przeciwciał poniżej dolnej granicy oznaczalności (ang. the lower limit of quantification, LLOQ) przyjmowano wartość 0,5 x LLOQ. W przypadku wartości powyżej górnej granicy oznaczalności (ang. upper limit of quantification, ULOQ) stosowano ULOQ, jeśli rzeczywiste wartości nie były dostępne. a Wartości przeciwciał poddane transformacji logarytmicznej analizowano za pomocą analizy kowariancji (ANCOVA) przy użyciu ze zmiennej Grupa (uczestnicy w wieku od 6 miesięcy do 5 lat oraz młodzi dorośli) jako efektu stałego. Uzyskane średnie najmniejszych kwadratów (ang. least squares, LS), różnica średnich LS i 95% CI przekształcono ponownie do oryginalnej skali.
b Kryteria nie mniejszej skuteczności uznawano za spełnione, jeśli dolna granica dwustronnego 95% CI dla stosunku GMC jest większa niż 0,67, a oszacowaniem punktowe >0,8 oraz gdy dolna granica dwustronnego 95% CI dla różnicy pomiędzy odsetkami odpowiedzi serologicznej jest większa niż -10%, a oszacowanie punktowe >-5%.
c Ostateczne średnie geometryczne stężeń przeciwciał (GMC) w AU/ml określono przy użyciu testu mikroneutralizacji SARS-CoV-2.
d Wywołaną przez szczepionkę odpowiedź serologiczną, czyli zmianę stężenia swoistych przeciwciał neutralizujących przeciw RVP SARS-CoV-2 u pacjenta, zdefiniowano w protokole jako zmianę od wartości poniżej LLOQ do wartości równej lub większej niż 4 x LLOQ albo jako co najmniej 4-krotne zwiększenie, jeśli wartość w punkcie wyjściowym jest równa lub większa niż LLOQ. 95% CI odpowiedzi serologicznej obliczany przy użyciu metody Cloppera-Pearsona.
e 95% CI różnicy w odsetku odpowiedzi serologicznej obliczany przy użyciu granic ufności (wyniku) Miettinena-Nurminena.
Dostępne dane dotyczące dzieci w wieku od 12 tygodni do 6 miesięcy
Bezpieczeństwo stosowania i immunogenność szczepionki Spikevax bivalent Original/Omicron BA.1 oceniano u dzieci w wieku od 12 tygodni do 6 miesięcy w badaniu P206. Podczas części badania dotyczącej ustalania dawki, dwie wielkości dawek (5 mikrogramów i 10 mikrogramów), oceniane jako schemat dwudawkowy, były ogólnie dobrze tolerowane, ale nie powodowały istotnej odpowiedzi immunologicznej.
Immunogenność u osób, które otrzymały przeszczep organu litego
Oceniano bezpieczeństwo, reaktogenność i immunogenność szczepionki Spikevax (szczepionka wyjściowa) w dwuczęściowym badaniu fazy IIIb, prowadzonym metodą próby otwartej u dorosłych osób, które otrzymały przeszczep organu litego (SOT), włącznie z przeszczepami nerek i wątroby (mRNA-1273-P304). Podawano dawkę 100 mikrogramów (0,5 ml), co stanowiło dawkę dopuszczoną do stosowania w trakcie prowadzenia badania.
W Części A 128 osobom, które otrzymały SOT, podano trzecią dawkę szczepionki Spikevax (szczepionki wyjściowej). W Części B 159 osobom, które otrzymały SOT, podano dawkę przypominającą po upływie co najmniej 4 miesięcy po ostatniej dawce.
Immunogenność w tym badaniu oceniano poprzez pomiar przeciwciał neutralizujących przeciw pseudowirusowi, na którym ulega ekspresji pierwotny szczep SARS CoV-2 (D614G) po upływie 1 miesiąca po podaniu dawki 2., dawki 3., dawki przypominającej oraz po maksymalnie 12 miesiącach od ostatniej dawki w Części A i po maksymalnie 6 miesiącach od dawki przypominającej w Części B.
Trzy dawki szczepionki Spikevax (szczepionki wyjściowej) indukowało wyższe miana przeciwciał neutralizujących w porównaniu do stanu przed podaniem dawki 1. i po podaniu dawki 2. Wyższy odsetek osób, które otrzymały SOT i którym podano trzy dawki, osiągnął odpowiedź serologiczną niż w przypadku uczestników, którzy otrzymali dwie dawki. Poziomy przeciwciał neutralizujących obserwowane u osób, które otrzymały przeszczep wątroby i którym podano trzy dawki były porównywalne z odpowiedziami po podaniu dawki 2., obserwowanymi u dorosłych uczestników ze sprawnym układem immunologicznym, którzy w punkcie początkowym nie byli zarażeni wirusem SARS CoV 2. Odpowiedzi w zakresie przeciwciał neutralizujących były w dalszym ciągu liczbowo niższe po podaniu dawki 3. u uczestników, którzy otrzymali przeszczep nerki niż u uczestników, którzy otrzymali przeszczep wątroby. Poziomy przeciwciał neutralizujących obserwowane po upływie jednego miesiąca po podaniu dawki 3. utrzymywały się przez sześć miesięcy, przy czym poziomy przeciwciał utrzymywały się na poziomach 26-krotnie wyższych i wskaźniku odpowiedzi serologicznej wynoszącym 67% w porównaniu z punktem wyjściowym.
Czwarta dawka (przypominająca) szczepionki Spikevax (szczepionki wyjściowej) nasiliła odpowiedź w zakresie przeciwciał neutralizujących u uczestników, który otrzymali SOT w porównaniu ze stanem po podaniu dawki 3., niezależnie od tego, jakie szczepionki zostały podane wcześniej [mRNA-1273 (Moderna), BNT162b2 lub jakakolwiek kombinacja zawierająca mRNA]; jednak osoby, które otrzymały przeszczep nerki, wykazywały liczbowo niższe wartości odpowiedzi ze strony przeciwciał neutralizujących w porównaniu do osób, które otrzymały przeszczep wątroby.
Osoby w podeszłym wieku
Spikevax (szczepionka wyjściowa) oceniano z udziałem osób w wieku 6 miesięcy i starszych, w tym 3 768 uczestników w wieku 65 lat i starszych. Skuteczność Spikevax (szczepionka wyjściowa) była taka u uczestników w podeszłym wieku (≥65 lat) i młodszych uczestników dorosłych (18–64 lata).
Dzieci i młodzież
Europejska Agencja Leków wstrzymała obowiązek dołączania wyników badań Spikevax (szczepionka wyjściowa) w jednej lub kilku podgrupach populacji dzieci i młodzieży w celu zapobiegania chorobie COVID-19 (stosowanie u dzieci i młodzieży, patrz punkt 4.2).
5.2 Właściwości farmakokinetyczne
Nie dotyczy.
5.3 Przedkliniczne dane o bezpieczeństwie
Dane niekliniczne wynikajace z konwencjonalnych badań toksyczności po podaniu wielokrotnym, toksycznego wpływu na rozród i rozwój potomstwa, nie ujawniają szczególnego zagrożenia dla człowieka.
Toksyczność ogólna
Badania toksyczności ogólnej zostały przeprowadzone na szczurach (otrzymywały co 2 tygodnie domięśniowo do 4 dawek przekraczających dawkę stosowaną u ludzi). Obserwowano przejściowe i odwracalne przypadki obrzęku i rumienia w miejscu wstrzyknięcia, jak również przejściowe zmiany w wynikach badań laboratoryjnych (w tym wzrost stężenia eozynofilów, czasu częściowej tromboplastyny po aktywacji i fibrynogenu). Uzyskane wyniki sugerują niską potencjalną toksyczność dla ludzi.
Genotoksyczność/rakotwórczość
Przeprowadzono badania genotoksyczności in vitro oraz in vivo dotyczące nowego składnika lipidowego SM-102, zastosowanego w szczepionce. Uzyskane wyniki sugerują niską potencjalną genotoksyczność dla ludzi. Nie przeprowadzono badań rakotwórczości.
Toksyczny wpływ na reprodukcję
W badaniu toksycznego wpływu na reprodukcję 0,2 ml szczepionki zawierającej tę samą ilość mRNA (100 mikrogramów) i innych składników zawartych w pojedynczej dawce Spikevax (szczepionka wyjściowa) stosowanej u ludzi, podawano samicom szczura drogą domięśniową czterokrotnie: 28 i 14 dni przed kryciem a następnie w 1. i 13. dniu ciąży. Odpowiedź w postaci przeciwciał przeciw SARS-CoV-2 występowała u wszystkich ciężarnych samic od momentu przed kryciem do zakończenia badania, przypadającego w 21. dniu laktacji, jak również u płodów i młodych. Nie zaobserwowano żadnego, związanego ze szczepionką, wpływu na płodność u samic, ciążę ani na rozwój zarodka i płodu, czy rozwój potomstwa. Nie ma dostępnych danych dotyczących przenikania szczepionki Spikevax (szczepionka wyjściowa) przez łożysko ani do mleka.
6. DANE FARMACEUTYCZNE
6.1 Wykaz substancji pomocniczych
SM-102 (8-{(2-hydroksyetylo)[6-okso-6-(undecyloksy)heksyl]amino}oktanian heptadekan-9-ylu) Cholesterol
1,2-Distearylo-sn-glicero-3-fosfocholina (DSPC)
Glikol 1,2-dimirystylo-rac-glicero-3-metoksypolietylenowy o masie cząsteczkowej 2000 (PEG2000-DMG)
Trometamol
Trometamolu chlorowodorek
Sacharoza
Woda do wstrzykiwań
6.2 Niezgodności farmaceutyczne
Nie mieszać tego produktu leczniczego z innymi produktami leczniczymi ani go nie rozcieńczać.
6.3 Okres ważności
Nieotwarta fiolka wielodawkowa (Spikevax XFG 0,1 mg/ml dyspersja do wstrzykiwań)
9 miesięcy w temperaturze od -50ºC do -15ºC.
W ciągu 9 miesięcy po wyjęciu z zamrażarki nieotwartą fiolkę ze szczepionką można przechowywać w lodówce w temperaturze od 2ºC do 8ºC, chroniąc przed światłem, przez okres maksymalnie 30 dni.
Stabilność chemiczna i fizyczna została również wykazana dla nieotwartych fiolek ze szczepionką w przypadku przechowywania przez 12 miesięcy w temperaturze od -50°C do -15°C, pod warunkiem że po rozmrożeniu i przechowywaniu w temperaturze od 2°C do 8°C, chroniąc przed światłem, nieotwarta fiolka zostanie zużyta w ciągu maksymalnie 14 dni (zamiast 30 dni w przypadku przechowywania w temperaturze od -50°C do -15°C przez 9 miesięcy), a łączny okres przechowywania nie przekracza 12 miesięcy.
- Po przeniesieniu szczepionki do miejsca przechowywania w temperaturze od 2°C do 8°C opakowanie zewnętrzne powinno być oznaczone nową datą przydatności do użycia w temperaturze od 2°C do 8°C.
- W przypadku, gdy szczepionka została dostarczona w temperaturze od 2°C do 8°C, należy ją przechowywać w temperaturze od 2°C do 8°C. Termin ważności na opakowaniu zewnętrznym powinien być oznaczony nową datą przydatności do użycia w temperaturze od 2°C do 8°C.
W tym okresie transport może zająć maksymalnie 36 godzin w temperaturze od 2°C do 8°C (patrz punkt 6.4).
Po rozmrożeniu szczepionki nie należy zamrażać jej ponownie.
Nieotwartą szczepionkę można przechowywać w temperaturze od 8°C do 25°C przez maksymalnie 24 godziny po wyjęciu z warunków chłodniczych.
Fiolki wielodawkowe po przekłuciu igłą (Spikevax XFG 0,1 mg/ml dyspersja do wstrzykiwań)
Stabilność chemiczna i fizyczna została wykazana przez 19 godzin w temperaturze od 2°C do 25°C po pierwszym przekłuciu igłą (w dozwolonym okresie użycia wynoszącym odpowiednio 30 dni lub 14 dni, w temperaturze od 2°C do 8°C,w tym 24 godziny w temperaturze od 8°C do 25°C). Ze względów mikrobiologicznych produkt należy natychmiast zużyć. Jeżeli szczepionka nie zostanie zużyta natychmiast, za czas i warunki przechowywania podczas użycia odpowiedzialny jest użytkownik.
Spikevax XFG 50 mikrogramów dyspersja do wstrzykiwań w ampułko-strzykawce i Spikevax XFG 25 mikrogramów dyspersja do wstrzykiwań w ampułko-strzykawce
9 miesięcy w temperaturze od -50ºC do -15ºC.
W ciągu 9 miesięcy po wyjęciu z zamrażarki ampułko-strzykawki można przechowywać w lodówce w temperaturze od 2ºC do 8ºC, chroniąc przed światłem, przez okres maksymalnie 30 dni (patrz punkt 6.4).
Stabilność chemiczna i fizyczna została również wykazana dla nieotwartych ampułko-strzykawek w przypadku przechowywania przez 12 miesięcy w temperaturze od -50°C do -15°C, pod warunkiem że po rozmrożeniu i przechowywaniu w temperaturze od 2°C do 8°C, chroniąc przed światłem, ampułko-strzykawka zostanie zużyta w ciągu maksymalnie 14 dni (zamiast 30 dni w przypadku przechowywania w temperaturze od -50°C do -15°C przez 9 miesięcy), a łączny okres przechowywania nie przekracza 12 miesięcy.
- Po przeniesieniu szczepionki do miejsca przechowywania w temperaturze od 2°C do 8°C opakowanie zewnętrzne powinno być oznaczone nową datą przydatności do użycia w temperaturze od 2°C do 8°C.
- W przypadku, gdy szczepionka została dostarczona w temperaturze od 2°C do 8°C, należy ją przechowywać w temperaturze od 2°C do 8°C. Termin ważności na opakowaniu zewnętrznym powinien być oznaczony nową datą przydatności do użycia w temperaturze od 2°C do 8°C.
Czas trwania transportu ampułko-strzykawek jest ograniczony czasem, na jaki został zakwalifikowany pojemnik transportowy.
Po rozmrożeniu szczepionki nie należy zamrażać jej ponownie.
Ampułko-strzykawki można przechowywać w temperaturze od 8°C do 25°C przez maksymalnie 24 godziny po wyjęciu z warunków chłodniczych.
6.4 Specjalne środki ostrożności podczas przechowywania
Spikevax XFG 0,1 mg/ml dyspersja do wstrzykiwań (fiolki wielodawkowe)
Przechowywać w zamrażarce w temperaturze od -50°C do -15°C.
Po rozmrożeniu przechowywać w lodówce (2°C-8°C) i nie zamrażać ponownie. Przechowywać fiolkę w opakowaniu zewnętrznym w celu ochrony przed światłem. Informacje na temat warunków przechowywania po rozmrożeniu, patrz punkt 6.3. Informacje na temat warunków przechowywania fiolki wielodawkowej po pierwszym otwarciu, patrz punkt 6.3.
Transport rozmrożonych fiolek wielodawkowych zawierających szczepionkę w stanie ciekłym w temperaturze od 2°C do 8°C
Jeżeli transport w temperaturze od -50°C do -15°C nie jest możliwy, dostępne dane potwierdzają możliwość transportu jednej albo większej liczby rozmrożonych fiolek zawierających szczepionkę w stanie ciekłym, przez maksymalnie 36 godzin w temperaturze od 2°C do 8°C (w dozwolonym okresie użycia wynoszącym odpowiednio 30 dni lub 14 dni, w temperaturze od 2°C do 8°C). Po rozmrożeniu i transporcie fiolek zawierających szczepionkę w stanie ciekłym w temperaturze od 2°C do 8°C fiolek nie należy ponownie zamrażać i należy je przechowywać w temperaturze od 2°C do 8°C do momentu użycia.
Spikevax XFG 50 mikrogramów dyspersja do wstrzykiwań w ampułko-strzykawce i Spikevax XFG 25 mikrogramów dyspersja do wstrzykiwań w ampułko-strzykawce
Przechowywać w zamrażarce w temperaturze od -50°C do -15°C.
Po rozmrożeniu przechowywać w lodówce (2°C-8°C) i nie zamrażać ponownie. Przechowywać ampułko-strzykawkę w opakowaniu zewnętrznym w celu ochrony przed światłem. Informacje na temat warunków przechowywania, patrz punkt 6.3.
Transport rozmrożonych ampułko-strzykawek zawierających szczepionkę w stanie ciekłym w temperaturze od 2°C do 8°C
Jeżeli transport w temperaturze od -50°C do -15°C nie jest możliwy, dostępne dane potwierdzają możliwość transportu jednej albo większej liczby rozmrożonych ampułko-strzykawek zawierających szczepionkę w stanie ciekłym w temperaturze od 2°C do 8°C (w dozwolonym okresie użycia wynoszącym odpowiednio 30 dni lub 14 dni, w temperaturze od 2°C do 8°C). Po rozmrożeniu i transporcie ampułko-strzykawek zawierających szczepionkę w stanie ciekłym w temperaturze od 2°C do 8°C ampułko-strzykawek nie należy ponownie zamrażać i należy je przechowywać w temperaturze od 2°C do 8°C do momentu użycia. Czas trwania transportu ampułko-strzykawek jest ograniczony czasem, na jaki został zakwalifikowany pojemnik transportowy.
6.5 Rodzaj i zawartość opakowania
Spikevax XFG 0,1 mg/ml dyspersja do wstrzykiwań (fiolki wielodawkowe)
2,5 ml dyspersji w fiolce wielodawkowej (ze szkła typu I lub równoważnego do typu I albo cyklicznego polimeru olefinowego ze szczelną powłoką) z korkiem (z gumy chlorobutylowej) i niebieskim plastikowym wieczkiem z zabezpieczeniem (zabezpieczenie aluminiowe).
Wielkość opakowania: 10 fiolek wielodawkowych. Każda fiolka zawiera 2,5 ml.
Spikevax XFG 50 mikrogramów dyspersja do wstrzykiwań w ampułko-strzykawce i Spikevax XFG 25 mikrogramów dyspersja do wstrzykiwań w ampułko-strzykawce
0,25 ml lub 0,5 ml dyspersji w ampułko-strzykawce (z cyklicznego kopolimeru olefinowego) z zatyczką (z gumy bromobutylowej, bez igły).
Ampułko-strzykawka pakowana jest na papierowej tacce wewnętrznej w pudełku tekturowym lub w 1 przezroczysty blister zawierający 1 ampułko-strzykawkę lub 5 przezroczystych blistrów zawierających po 2 ampułko-strzykawki na blister.
Wielkości opakowań:
1 ampułko-strzykawka
10 ampułko-strzykawek
Każda ampułko-strzykawka zawiera 0,25 ml lub 0,5 ml, w zależności od objętości podanej na etykiecie strzykawki.
Nie wszystkie wielkości opakowań muszą znajdować się w obrocie.
6.6 Specjalne środki ostrożności dotyczące usuwania i przygotowania produktu leczniczego do
stosowania
Szczepionkę powinna przygotowywać i podawać przeszkolona osoba należąca do fachowego personelu medycznego, przy zastosowaniu technik aseptycznych w celu zapewnienia jałowości dyspersji.
Spikevax XFG 0,1 mg/ml dyspersja do wstrzykiwań (fiolki wielodawkowe)
Szczepionka jest gotowa do użycia po rozmrożeniu.
Nie wstrząsać ani nie rozcieńczać. Delikatnie zamieszać ruchem obrotowym zawartość fiolki po rozmrożeniu i przed każdym pobraniem szczepionki.
Sprawdzić, czy fiolka ma niebieskie wieczko, a nazwa produktu to Spikevax XFG.
Najlepiej przekłuwać korek za każdym razem w innym miejscu.
W każdej fiolce wielodawkowej znajduje się nadmiarowa objętość szczepionki, aby umożliwić pobranie 5 dawek po 0,5 ml albo maksymalnie 10 dawek po 0,25 ml, w zależności od wieku danej osoby.
Przed użyciem każdą fiolkę wielodawkową należy rozmrozić zgodnie z poniższą instrukcją (tabela 8).
Tabela 8. Instrukcja rozmrażania fiolek wielodawkowych przed użyciem
| Opakowanie | Instrukcja i czas rozmrażania | |||
| Temperatura rozmrażania (w lodówce) | Czas rozmrażania | Temperatura rozmrażania (w temperaturze pokojowej) | Czas rozmrażania | |
Fiolka wielodawkowa | 2°C-8°C | 2 godziny i 30 minut | 15°C-25°C | 1 godzina |
Podawanie
Szczepionkę należy podawać drogą domięśniową. Preferowanym miejscem podania jest mięsień naramienny. Nie wolno podawać tej szczepionki donaczyniowo, podskórnie ani śródskórnie.
Fiolki wielodawkowe
Spikevax XFG 50 mikrogramów dyspersja do wstrzykiwań w ampułko-strzykawce i Spikevax XFG 25 mikrogramów dyspersja do wstrzykiwań w ampułko-strzykawce
Nie wstrząsać ani nie rozcieńczać zawartości ampułko-strzykawki.
Każda ampułko-strzykawka przeznaczona jest wyłącznie do jednorazowego użytku. Szczepionka jest gotowa do użycia po rozmrożeniu.
Za pomocą każdej ampułko-strzykawki można podać jedną (1) dawkę 0,25 ml lub 0,5 ml, w zależności od objętości podanej na etykiecie strzykawki. Nie używać ampułko-strzykawki zawierającej 0,5 ml do podania dawki 0,25 ml.
Szczepionka Spikevax XFG jest dostarczana w jednodawkowej ampułko-strzykawce (bez igły) zawierającej 0,25 ml (25 mikrogramów mRNA XFG SARS-CoV-2) lub 0,5 ml (50 mikrogramów mRNA XFG SARS-CoV-2) i musi być rozmrożona przed podaniem.
Przed użyciem każdą ampułko-strzykawkę należy rozmrozić zgodnie z poniższą instrukcją. Ampułko-strzykawki można rozmrażać w opakowaniach blistrowych (każdy blister zawiera 1 lub 2 ampułko-strzykawki, w zależności od wielkości opakowania) lub w pudełku tekturowym, zarówno w lodówce, jak i w temperaturze pokojowej (tabela 9)
Tabela 9. Instrukcja rozmrażania ampułko-strzykawek i pudełek tekturowych ze szczepionką Spikevax XFG przed użyciem
| Opakowanie | Instrukcja i czas rozmrażania | |||
Temperatura rozmrażania (w lodówce) (°C) | Czas rozmrażania (minuty) | Temperatura rozmrażania (w temperaturze pokojowej) (°C) | Czas rozmrażania (minuty) | |
Blister lub pudełko tekturowe zawierające 1 lub 2 ampułko-strzykawki | 2-8 | 100 | 15-25 | 40 |
Pudełko tekturowe zawierające 10 ampułko-strzykawek | 2-8 | 160 | 15-25 | 80 |
Sprawdzić, czy nazwa produktu w ampułko-strzykawce to Spikevax XFG.
Instrukcja postępowania ze szczepionką Spikevax XFG ampułko-strzykawki
- Nie wstrząsać.
- Ampułko-strzykawkę przed podaniem należy obejrzeć, aby sprawdzić, czy nie zawiera cząstek stałych i czy barwa nie uległa zmianie.
- Szczepionka Spikevax XFG ma postać dyspersji w kolorze białym do białawego. Może zawierać białe albo półprzezroczyste cząstki pochodzące z produktu. Nie podawać, jeżeli barwa szczepionki uległa zmianie lub szczepionka zawiera inne cząstki stałe.
- Pudełka tekturowe z ampułko-strzykawkami nie zawierają igieł.
- Użyć jałowej igły o odpowiednim rozmiarze do wstrzyknięć domięśniowych (igły 21G lub cieńsze).
- Trzymając zatyczkę końcówki skierowaną do góry, zdjąć zatyczkę końcówki, obracając ją przeciwnie do ruchu wskazówek zegara, aż nastąpi jej oddzielenie. Zdjąć zatyczkę końcówki powolnym, stałym ruchem. Należy unikać pociągania za końcówkę przy jej obracaniu.
- Nałożyć igłę, przekręcając ją w kierunku zgodnym z ruchem wskazówek zegara, aż zostanie dobrze umocowana do strzykawki.
- Gdy szczepionka jest gotowa do podania zdjąć nasadkę z igły.
- Podać całą dawkę domięśniowo.
Usuwanie
Wszelkie niewykorzystane resztki produktu leczniczego lub jego odpady należy usunąć zgodnie z lokalnymi przepisami.
7. PODMIOT ODPOWIEDZIALNY POSIADAJĄCY POZWOLENIE NA DOPUSZCZENIE DO OBROTU
MODERNA BIOTECH SPAIN, S.L.
C/ Julián Camarillo nº 31
28037 Madryt
Hiszpania
8. NUMER POZWOLENIA (NUMERY POZWOLEŃ) NA DOPUSZCZENIE DO OBROTU
EU/1/20/1507/041
EU/1/20/1507/042
EU/1/20/1507/043
EU/1/20/1507/044
EU/1/20/1507/045
EU/1/20/1507/046
EU/1/20/1507/047
EU/1/20/1507/048
EU/1/20/1507/049
EU/1/20/1507/050
9. DATA WYDANIA PIERWSZEGO POZWOLENIA NA DOPUSZCZENIE DO OBROTU
I DATA PRZEDŁUŻENIA POZWOLENIA
Data wydania pierwszego pozwolenia na dopuszczenie do obrotu: 6 stycznia 2021 r. Data ostatniego przedłużenia pozwolenia: 3 października 2022 r.
10. DATA ZATWIERDZENIA LUB CZĘŚCIOWEJ ZMIANY TEKSTU
CHARAKTERYSTYKI PRODUKTU LECZNICZEGO
Szczegółowe informacje o tym produkcie leczniczym są dostępne na stronie internetowej Europejskiej Agencji Leków https://www.ema.europa.eu.
Więcej informacji o leku Spikevax