


Charakterystyka produktu leczniczego - Sarclisa
1. NAZWA PRODUKTU LECZNICZEGO
Sarclisa 1400 mg roztwór do wstrzykiwań
2. SKŁAD JAKOŚCIOWY I ILOŚCIOWY
Każda fiolka zawiera 1400 mg izatuksymabu w 10 ml roztworu (140 mg/ml).
Izatuksymab jest przeciwciałem monoklonalnym (mAb) klasy immunoglobulin G1 (IgG1), wytwarzanym z linii komórek ssaków (jajnika chomika chińskiego, ang. Chinese Hamster Ovary, CHO).
Pełny wykaz substancji pomocniczych, patrz punkt 6.1.
3. POSTAĆ FARMACEUTYCZNA
Roztwór do wstrzykiwań.
Roztwór przejrzysty do lekko opalizującego, w kolorze bezbarwnym do bladożółtego (pH 6,2; osmolalność 280 do 380 mOsm/kg).
4. SZCZEGÓŁOWE DANE KLINICZNE
4.1 Wskazania do stosowania
Izatuksymab jest wskazany do stosowania:
- w skojarzeniu z pomalidomidem i deksametazonem w leczeniu dorosłych pacjentów z nawrotowym i opornym na leczenie szpiczakiem mnogim, którzy otrzymali wcześniej co najmniej dwie linie leczenia, w tym z zastosowaniem lenalidomidu i inhibitora proteasomów, i u których nastąpiła progresja choroby po ostatnim leczeniu.
- w skojarzeniu z karfilzomibem i deksametazonem w leczeniu dorosłych pacjentów ze szpiczakiem mnogim, którzy otrzymali wcześniej co najmniej jedną linię leczenia (patrz punkt 5.1).
- w skojarzeniu z bortezomibem, lenalidomidem i deksametazonem w leczeniu dorosłych pacjentów z nowo rozpoznanym szpiczakiem mnogim, którzy nie kwalifikują się do autologicznego przeszczepienia komórek macierzystych.
- w skojarzeniu z bortezomibem, lenalidomidem i deksametazonem w leczeniu indukcyjnym dorosłych pacjentów z nowo rozpoznanym szpiczakiem mnogim, którzy kwalifikują się do autologicznego przeszczepienia komórek macierzystych.
4.2 Dawkowanie i sposób podawania
Leczenie izatuksymabem powinno być przepisywane przez specjalistę w leczeniu nowotworów złośliwych. Izatuksymab w postaci podskórnej powinien być podawany przez fachowy personel medyczny. Wyłącznie w przypadku pierwszej dawki należy zapewnić natychmiastowy dostęp do wsparcia medycznego w celu postępowania z ogólnoustrojowymi reakcjami związanymi z podaniem (ang. systemic administration reactions, SARs), jeśli wystąpią (patrz punkt 4.4). Po zakończeniu cyklu 1, kolejne wstrzyknięcia podskórne mogą być podawane w domu pacjenta przez fachowy personel medyczny, jeśli zostanie to uznane za właściwe, pod warunkiem że nie wystąpiły reakcje SAR w poprzednim cyklu.
Premedykacja
Zapobieganie ogólnoustrojowej reakcji po podaniu
Przed podaniem podskórnym należy zastosować premedykację z użyciem następujących produktów leczniczych, aby zmniejszyć ryzyko i nasilenie ogólnoustrojowych reakcji związanych z podaniem (SAR) (patrz punkt 4.4):
Deksametazon w dawce 40 mg (lub w dawce 20 mg u pacjentów w wieku ≥ 75 lat): kiedy jest podawany w skojarzeniu z izatuksymabem i pomalidomidem
Deksametazon w dawce 20 mg: kiedy jest podawany w skojarzeniu z izatuksymabem i karfilzomibem
Deksametazon w dawce 20 mg: kiedy jest podawany w skojarzeniu z izatuksymabem, bortezomibem i lenalidomidem.
- Montelukast 10 mg doustnie (lub równoważny lek), tylko w cyklu 1.
- Paracetamol w dawce od 650 mg do 1000 mg, doustnie (lub równoważny lek).
Difenhydramina w dawce od 25 mg do 50 mg, dożylnie lub doustnie [lub równoważny lek (np.
cetyryzyna, prometazyna, dekschlorfeniramina)]. Podczas co najmniej pierwszych 4 podań izatuksymabu podskórnie, preferowane jest podanie dożylnie difenhydraminy.
Zalecana powyżej dawka deksametazonu odpowiada dawce całkowitej, którą należy podać jednorazowo przed podaniem podskórnie izatuksymabu w ramach premedykacji i leczenia podstawowego, przed podaniem izatuksymabu i pomalidomidu, izatuksymabu i karfilzomibu oraz izatuksymabu, bortezomibu i lenalidomidu.
Leki zalecane w premedykacji należy podać 15-60 minut przed rozpoczęciem podania podskórnego izatuksymabu. W przypadku pacjentów, u których nie wystąpi ogólnoustrojowa reakcja po podaniu po pierwszych 4 podaniach izatuksymabu podskórnie, można rozważyć, czy stosowanie kolejnych premedykacji jest rzeczywiście konieczne.
Postępowanie w przypadku neutropenii
Opóźnienie podania lub pominięcie dawki izatuksymabu w postaci podskórnej oraz zastosowanie czynników stymulujących tworzenie kolonii (np. G-CSF) zgodnie z lokalnymi wytycznymi może być konieczne w celu umożliwienia regeneracji liczby krwinek w przypadku wystąpienia toksyczności hematologicznej (patrz punkt 4.4).
Zapobieganie zakażeniom
W trakcie leczenia należy rozważyć zastosowanie profilaktyki antybakteryjnej i przeciwwirusowej (takiej jak profilaktyka półpaśca) (patrz punkt 4.4).
Dawkowanie
Zalecane dawkowanie izatuksymabu w postaci podskórnej wynosi 1400 mg podawane we wstrzyknięciu podskórnym za pomocą systemu CiRCLIQ do podawania na ciało (ang. On-Body Delivery System, OBDS) lub za pomocą strzykawki i zestawu infuzyjnego do podawania ręcznego. Izatuksymab w postaci podskórnej jest podawany w skojarzeniu z pomalidomidem i deksametazonem (schemat leczenia Isa-SC + Pd) lub w skojarzeniu z karfilzomibem i deksametazonem (schemat leczenia Isa-SC + Kd), lub w skojarzeniu z bortezomibem, lenalidomidem i deksametazonem (schemat leczenia Isa-SC + VRd).
Pacjenci mogą rozpocząć leczenie stosując izatuksymab podawany dożylnie lub podskórnie. Pacjenci obecnie otrzymujący izatuksymab podawany dożylnie mogą zmienić sposób podawania na izatuksymab podawany podskórnie w dowolnym momencie leczenia, po zakończeniu cyklu 1.
Schemat dawkowania izatuksymabu w postaci podskórnej (sc.) przedstawiono w Tabelach 1, 2 i 3.
Tabela 1: Schemat dawkowania w skojarzeniu z pomalidomidem i deksametazonem lub w skojarzeniu z karfilzomibem i deksametazonem
| Cykle | Schemat dawkowania |
| Cykl 1 (cykl 28-dniowy) | 1400 mg podskórnie co tydzień; dni 1, 8, 15 i 22 |
| Cykl 2 i następne (cykle 28-dniowe) | 1400 mg podskórnie co 2 tygodnie; dni 1, 15 |
Każdy cykl leczenia jest okresem 28 dni. Leczenie można kontynuować do wystąpienia progresji choroby lub nieakceptowalnej toksyczności.
Tabela 2: Schemat dawkowania w skojarzeniu z bortezomibem, lenalidomidem i deksametazonem w przypadku pacjentów z nowo rozpoznanym szpiczakiem mnogim (ang. newly diagnosed multiple myeloma, NDMM), którzy nie kwalifikują się do autologicznego przeszczepienia komórek macierzystych (ang. autologous stem cell transplant, ASCT)
| Cykle | Schemat dawkowania | |
| Cykl 1 (cykl 42-dniowy) | 1400 mg podskórnie; dni 1, 8, 15, 22 i 29 | |
| Cykl od 2 do 4 (cykle 42-dniowe) | 1400 mg podskórnie co 2 tygodnie; dni 1, 15 i 29 | |
| Cykl od 5 do 17 (cykle 28-dniowe) | 1400 mg podskórnie co 2 tygodnie; dni 1 i 15 | |
| Cykl 18 i następne (cykle 28-dniowe) | 1400 mg podskórnie co 4 tygodnie; dnia 1 |
Każdy cykl leczenia jest okresem 42 dni od cyklu 1 do 4 oraz okresem 28 dni od cyklu 5. Leczenie można kontynuować do wystąpienia progresji choroby lub nieakceptowalnej toksyczności.
Tabela 3: Schemat dawkowania w skojarzeniu z bortezomibem, lenalidomidem i deksametazonem w przypadku pacjentów z NDMM, którzy kwalifikują się do ASCT
| Cykle | Schemat dawkowania |
| Leczenie indukcyjne | |
| Cykl 1 (cykl 42-dniowy) | 1400 mg podskórnie; dni 1, 8, 15, 22 i 29 |
| Cykle od 2 do 3 (cykle 42-dniowe) | 1400 mg podskórnie co 2 tygodnie; dni 1, 15 i 29 |
| Przerwanie w celu intensyfikacji leczenia (chemioterapia wysokodawkowa i ASCT), a następnie standardowe leczenie podtrzymujące | |
Każdy cykl leczenia jest równoważny okresowi 42 dni.
Pominięcie dawki
Należy ściśle przestrzegać schematu dawkowania. W przypadku pominięcia podania zaplanowanej dawki izatuksymabu należy ją podać jak najszybciej i odpowiednio dostosować schemat dawkowania, z zachowaniem przerwy pomiędzy kolejnymi dawkami.
Dostosowanie dawki
Nie jest dozwolone obniżanie dawki izatuksymabu w postaci podskórnej. Może być konieczne opóźnienie podania lub pominięcie dawki. W przypadku wystąpienia neutropenii 3. lub 4. stopnia, lub gorączki neutropenicznej i (lub) infekcji w wyniku neutropenii (patrz powyżej „Postępowanie w przypadku neutropenii”). Jeżeli u pacjentów wystąpią ogólnoustrojowe reakcje związane z podaniem lub reakcje w miejscu wstrzyknięcia, patrz Tabela 4 poniżej w celu dostosowania dawki (patrz punkt 4.4).
Tabela 4: Dostosowanie dawki izatuksymabu podawanego podskórnie w przypadku ogólnoustrojowej reakcji związanej z podaniem (SAR) i reakcji w miejscu wstrzyknięcia (ISR)
| Działanie niepożądane | Stopień ciężkości | Zalecenia dotyczące podawania izatuksymabu podskórnie |
Ogólnoustrojowe reakcje związane z podaniem (SAR) | Stopień 2 lub stopień 3 |
|
Trzecie wystąpienie reakcji 3. lub 4. stopnia |
| |
Reakcje w miejscu wstrzyknięcia (ISR) | Stopień 2 |
|
| Stopień 3 lub 4 |
|
NCI-CTCAE v5.0
*W przypadku konieczności przerwania podawania izatuksymabu podskórnie przy użyciu systemu CirCLIQ OBDS, należy postępować zgodnie z instrukcją użycia OBDS.
Szczególne grupy pacjentów
Pacjenci w podeszłym wieku
Nie jest zalecane dostosowanie dawki u pacjentów w podeszłym wieku (patrz punkty 4.4, 4.8 oraz 5.2).
Pacjenci z zaburzeniami czynności nerek
Nie jest konieczne dostosowanie dawek izatuksymabu u pacjentów z zaburzeniami czynności nerek w stopniu łagodnym, umiarkowanym, ciężkim lub ze schyłkową niewydolnością nerek (patrz punkt 5.2).
Pacjenci z zaburzeniami czynności wątroby
Nie jest zalecane dostosowanie dawek u pacjentów z łagodnymi zaburzeniami czynności wątroby. Dostępne dane dotyczące pacjentów z umiarkowanymi zaburzeniami czynności wątroby są ograniczone a dane dotyczące pacjentów z ciężkimi zaburzeniami czynności wątroby są niedostępne, jednak nic nie wskazuje na to, aby było u nich konieczne dostosowanie dawkowania (patrz punkt 5.2).
Dzieci i młodzież
Bezpieczeństwo stosowania i skuteczność izatuksymabu podawanego podskórnie u dzieci w wieku poniżej 18 lat nie zostały ustalone. Dane dotyczące izatuksymabu podawanego podskórnie nie są dostępne. Aktualnie dostępne dane dotyczące postaci dożylnej opisano w punktach 4.8, 5.1 oraz 5.2, ale nie można sformułować zaleceń dotyczących dawkowania izatuksymabu.
Sposób podawania
Produkt leczniczy Sarclisa w dawce 1400 mg w postaci podskórnej nie jest przeznaczony do podawania dożylnego i powinien być podawany wyłącznie we wstrzyknięciu podskórnym, z zastosowaniem określonych dawek. Ważne jest sprawdzenie etykiet fiolek, aby upewnić się, że pacjent otrzymuje odpowiednią postać (postać dożylną lub podskórną) i dawkę zgodnie z przepisanym leczeniem.
Produkt leczniczy Sarclisa w dawce 1400 mg jest przeznaczony wyłącznie do podawania podskórnego w okolicę jamy brzusznej, z użyciem systemu CirCLIQ OBDS lub z użyciem strzykawki i zestawu infuzyjnego do podawania ręcznego. Informacje dotyczące przygotowywania i podawania izatuksymabu podskórnie przedstawiono w punkcie 6.6.
- Produkt leczniczy Sarclisa 1400 mg jest przeznaczony wyłącznie do podawania podskórnego w okolicę jamy brzusznej. Dostępnie są jedynie dane dotyczące wstrzyknięcia wykonanego w okolicę jamy brzusznej.
- Należy zmieniać miejsce każdego podania podskórnego.
- Nie należy wstrzykiwać innych leków w obszar, w którym podawany jest podskórnie izatuksymab.
- Nie należy wstrzykiwać produktu leczniczego w miejsca, w których skóra jest uszkodzona, tkliwa, zaczerwieniona, występuje zwiększone ucieplenie, blizny lub nadmierne owłosienie.
Podanie z użyciem systemu CirCLIQ On-Body Delivery System
- Należy zapoznać się z instrukcją użycia dołączoną do systemu CirCLIQ OBDS w celu uzyskania pełnych informacji na temat sposobu przygotowywania i wykonywania wstrzyknięcia.
Podanie z użyciem strzykawki i zestawu infuzyjnego do podawania ręcznego
Przygotować miejsce wstrzyknięcia i wprowadzić igłę
- Oczyścić miejsce wstrzyknięcia gazikiem nasączonym alkoholem i pozostawić do wyschnięcia.
- Unikać wstrzyknięcia w promieniu 5 cm wokół pępka. Zdjąć nasadkę ochronną z igły.
- Uchwycić fałd skóry w miejscu wstrzyknięcia w okolicy jamy brzusznej. Istotne jest uchwycenie wystarczającej ilości skóry, aby wstrzyknięcie zostało wykonane podskórnie, a nie domięśniowo.
- Wprowadzić igłę pod kątem 45° szybkim, zdecydowanym ruchem.
Uwaga: należy starać się ograniczyć ruchy igły i strzykawki podczas wstrzyknięcia. W razie potrzeby zestaw do infuzji podskórnej można umocować opatrunkiem.
Wstrzyknąć 10 ml produktu leczniczego Sarclisa 1400 mg podskórnie w okolicę jamy brzusznej w czasie około 6 minut.
Jeżeli u pacjenta wystąpi ból, należy przerwać podawanie lub zmniejszyć jego szybkość. Jeżeli ból nie ustępuje pomimo przerwania podawania lub zmniejszenia szybkości podawania, można wybrać drugie miejsce wstrzyknięcia po przeciwnej stronie jamy brzusznej w celu podania pozostałej części dawki.
4.3 Przeciwwskazania
Nadwrażliwość na substancję czynną lub na którąkolwiek substancję pomocniczą wymienioną w punkcie 6.1.
4.4 Specjalne ostrzeżenia i środki ostrożności dotyczące stosowania
Identyfikowalność
W celu poprawienia identyfikowalności biologicznych produktów leczniczych należy czytelnie zapisać nazwę i numer serii podawanego produktu.
Ogólnoustrojowe reakcje związane z podaniem (SAR)
W badaniach klinicznych z zastosowaniem izatuksymabu podawanego podskórnie (N=522) reakcje SAR wystąpiły u 16 pacjentów (3,1%); u 14 pacjentów (2,7%) wystąpił tylko jeden epizod. SAR wystąpiła podczas pierwszego podania u 10 pacjentów (1,9%). Reakcje te miały zazwyczaj niewielkie nasilenie (stopnia 1. lub 2.) i ustępowały najpóźniej w ciągu 3 dni. Zgłaszane objawy SAR (wszystkie u mniej niż 1% pacjentów) obejmowały głównie gorączkę, duszność oraz tachykardię zatokową. U jednego pacjenta wystąpił epizod SAR stopnia 3. z nadciśnieniem tętniczym i dusznością. W przypadku wystąpienia SAR stopnia ≥2 należy rozważyć modyfikację sposobu podawania produktu leczniczego (patrz punkty 4.2 i 4.8).
W celu zmniejszenia ryzyka wystąpienia i nasilenia ogólnoustrojowych reakcji związanych podaniem, u pacjentów należy zastosować przed podaniem izatuksymabu podskórnie premedykację z użyciem montelukastu (tylko w cyklu 1), paracetamolu, difenhydraminy lub równoważnych leków; deksametazon należy stosować zarówno w ramach premedykacji, jak i leczenia szpiczaka (patrz punkt 4.2).
Neutropenia
W badaniach klinicznych z zastosowaniem izatuksymabu w postaci podskórnej lub dożylnej w terapiach skojarzonych zgłaszano neutropenię. W przypadku terapii skojarzonych z izatuksymabem podawanym podskórnie obserwowano wyższą częstość występowania neutropenii stopnia 3.-4. zgłaszanej jako nieprawidłowość laboratoryjna u pacjentów z masą ciała < 50 kg w porównaniu z pacjentami o wyższej masie ciała, jednak z podobną częstością występowania powikłań neutropenicznych (patrz punkt 4.8).
W trakcie leczenia należy okresowo wykonywać badania morfologii krwi. W trakcie leczenia można rozważyć profilaktykę antybakteryjną i przeciwwirusową (np. profilaktykę półpaśca) (patrz punkt 4.2). Pacjentów z neutropenią należy obserwować w celu wykrycia objawów zakażenia. Nie jest zalecane zmniejszanie dawki izatuksymabu podawanego podskórnie. Należy rozważyć opóźnienie podawania kolejnych dawek izatuksymabu w postaci podskórnej i zastosowanie czynników stymulujących tworzenie kolonii (np. G-CSF), aby ograniczyć ryzyko rozwoju neutropenii (patrz punkt 4.2).
Zakażenia
W badaniach klinicznych z zastosowaniem izatuksymabu w postaci podskórnej i dożylnej w terapiach skojarzonych zgłaszano zakażenia, z częstością występowania wynoszącą 66,4% pacjentów, w tym zakażenia stopnia ≥3 zgłaszane u 29,9% pacjentów. Zakażenia górnych dróg oddechowych, zapalenie płuc i zapalenie oskrzeli były najczęściej zgłaszanymi zakażeniami (patrz punkt 4.8). Pacjentów otrzymujących izatuksymab podskórnie należy ściśle obserwować w celu wykrycia objawów zakażenia i w razie jego wystąpienia zastosować u nich odpowiednie, standardowe leczenie. W trakcie leczenia należy rozważyć zastosowanie profilaktyki antybakteryjnej i przeciwwirusowej (takiej jak profilaktyka półpaśca) (patrz punkt 4.2).
Wtórne nowotwory złośliwe
W badaniach klinicznych z zastosowaniem izatuksymabu w postaci podskórnej i dożylnej w terapiach skojarzonych zgłaszano wtórne nowotwory złośliwe (WNZ) (ang. second primary malignancies, SPM) (patrz punkt 4.8). Ogólna częstość występowania WNZ u pacjentów otrzymujących izatuksymab (postać podskórna i dożylna) wynosi 5,4%. Należy monitorować pacjentów pod kątem rozwoju wtórnych nowotworów złośliwych i rozpocząć leczenie, jak wskazano.
Zespół rozpadu guza
U pacjentów, którzy otrzymywali leczenie zawierające izatuksymab podawany dożylnie, zgłaszano przypadki zespołu rozpadu guza (ang. tumour lysis syndrome, TLS). Pacjentów należy ściśle obserwować i podjąć odpowiednie środki ostrożności.
Wpływ na wyniki badań serologicznych (pośredniego testu antyglobulinowego) Izatuksymab wiąże się z białkiem CD38 na powierzchni erytrocytów i może powodować fałszywie dodatnie wyniki pośredniego testu antyglobulinowego (pośredniego odczynu Coombsa). Wpływ na wynik pośredni odczynu Coombsa może utrzymywać się przez co najmniej 6 miesięcy po ostatnim podaniu izatuksymabu. Aby uniknąć możliwych problemów z przetaczaniem erytrocytów, u pacjentów leczonych izatuksymabem należy wykonać oznaczenia grupy krwi i badania przesiewowe przed pierwszym podaniem. Można rozważyć wykonanie badań fenotypu przed rozpoczęciem leczenia izatuksymabem, zgodnie z lokalnie obowiązującymi zasadami. Jeżeli leczenie izatuksymabem zostało już rozpoczęte, należy o tym poinformować bank krwi. Pacjentów należy monitorować w celu wykrycia teoretycznego ryzyka hemolizy. W razie konieczności przetoczenia krwi w trybie pilnym, można podać bez próby krzyżowej erytrocyty zgodne w układzie AB0 i Rh, zgodnie z zasadami obowiązującymi w miejscowym banku krwi (patrz punkt 4.5).
Wpływ na ocenę odpowiedzi całkowitej
Izatuksymab jest przeciwciałem monoklonalnym klasy IgG typu kappa, które jest wykrywalne za pomocą zarówno elektroforezy białek surowicy (ang. serum protein electrophoresis, SPE), jak i immunofiksacji (ang. immunofixation electrophoresis, IFE), stosowanym w monitorowaniu klinicznym endogennego białka M. U pacjentów z utrzymującą się bardzo dobrą odpowiedzią częściową, u których podejrzewa się wpływ, należy rozważyć zastosowanie zwalidowanego testu IFE swoistego dla izatuksymabu (Sebia Hydrashift), w celu usunięcia interferencji izatuksymabu i swoistej wizualizacji jakiegokolwiek pozostałego białka M w surowicy, co ułatwi ocenę odpowiedzi całkowitej (patrz punkt 4.5).
Materiały edukacyjne
Wszyscy lekarze, którzy będą przepisywać izatuksymab, jak również pracownicy fachowego personelu medycznego w bankach krwi/centrach transfuzji muszą upewnić się, że otrzymali i zapoznali się z materiałem edukacyjnym dla pracowników fachowego personelu medycznego przygotowanym w celu zarządzania ryzykiem interferencji w badaniach serologicznych. Lekarze, którzy będą przepisywać lek, muszą wyjaśnić pacjentom, że izatuksymab może wpływać na wyniki ich badań serologicznych przez co najmniej 6 miesięcy po przyjęciu ostatniej dawki izatuksymabu. Informacja ta jest również zawarta w Karcie Ostrzegawczej Pacjenta, którą lekarze przepisujący lek, muszą przekazać pacjentom w momencie podania pierwszej dawki izatuksymabu. Pacjenci muszą być poinstruowani, aby nosili kartę ze sobą w trakcie leczenia i przez co najmniej 6 miesięcy po zakończeniu leczenia, a także aby okazywali ją personelowi medycznemu sprawującemu nad nimi opiekę.
Pacjenci w podeszłym wieku
Dane dotyczące populacji pacjentów w wieku ≥85 lat są ograniczone (patrz punkt 4.8).
Masa ciała > 120 kg
Istnieje potencjalne ryzyko zmniejszonej skuteczności izatuksymabu podawanego podskórnie u pacjentów z masą ciała > 120 kg, ze względu na wpływ masy ciała na ekspozycję (patrz punkt 5.2)
4.5 Interakcje z innymi produktami leczniczymi i inne rodzaje interakcji
Nie oczekuje się, że farmakokinetyka izatuksymabu podawanego podskórnie oraz jednocześnie podawanych pomalidomidu, karfilzomibu, bortezomibu i lenalidomidu będzie ulegać wpływowi ich równoczesnego podawania, jak wykazano w przypadku izatuksymabu dożylnego.
Wpływ na wyniki badań serologicznych
Ponieważ białko CD38 ulega ekspresji na powierzchni erytrocytów, izatuksymab, przeciwciało anty-CD38, może zaburzać wyniki badań serologicznych, powodując potencjalne fałszywie dodatnie reakcje w pośrednim teście antyglobulinowym (pośrednim odczynie Coombsa), w badaniach wykrywających przeciwciała (przesiewowych), w panelach identyfikacji przeciwciał i w próbach krzyżowych z antyludzką globuliną (ang. antihuman globulin, AHG) u leczonych nim pacjentów (patrz punkt 4.4). Wpływ ten może utrzymywać się przez co najmniej 6 miesięcy po ostatnim podaniu izatuksymabu. W celu ograniczenia interakcji można potraktować erytrocyty ditiotreitolem (DTT), aby nie dopuścić do ich wiązania się z izatuksymabem, lub zastosować inne lokalnie zwalidowane metody. Ponieważ układ grup krwi Kell jest również wrażliwy na DTT, jednostki krwi Kell-ujemne należy przetaczać tylko po wykluczeniu obecności lub zidentyfikowaniu alloprzeciwciał z zastosowaniem erytrocytów potraktowanych DTT.
Wpływ na elektroforezę białek surowicy i badania metodą immunofiksacji
Izatuksymab może być wykrywany za pomocą elektroforezy białek surowicy (ang. serum protein electrophoresis, SPE) oraz immunofiksacji (ang. immunofixation electrophoresis, IFE), stosowanych w monitorowaniu immunoglobulin monoklonalnych choroby (białka M), przy czym może on wpływać na dokładną klasyfikację odpowiedzi według kryteriów (ang. International Myeloma Working Group, IMWG) (patrz punkt 4.4). Wpływ ten może utrzymywać się przez co najmniej 6 miesięcy po ostatnim podaniu izatuksymabu. Ze względu na tę interferencję, test Hydrashift był rutynowo stosowany w badaniach klinicznych IRAKLIA i IZALCO do oceny skuteczności w celu określenia odpowiedzi całkowitej u pacjentów z białkiem szpiczakowym klasy IgG typu kappa.
U pacjentów z utrzymującą się bardzo dobrą odpowiedzią częściową, u których podejrzewa się wpływ, należy rozważyć zastosowanie zwalidowanego testu IFE swoistego dla izatuksymabu (Sebia Hydrashift), w celu usunięcia interferencji izatuksymabu i swoistej wizualizacji jakiegokolwiek pozostałego białka M w surowicy, co ułatwi ocenę odpowiedzi całkowitej (patrz punkt 4.4).
4.6 Wpływ na płodność, ciążę i laktację
Kobiety w wieku rozrodczym/antykoncepcja
Kobiety w wieku rozrodczym leczone izatuksymabem powinny stosować skuteczną metodę antykoncepcji w trakcie leczenia i 7 miesięcy po jego zakończeniu.
Ciąża
Brak dostępnych danych dotyczących stosowania izatuksymabu u kobiet w ciąży. Nie przeprowadzono badań na zwierzętach nad toksycznym wpływem izatuksymabu na reprodukcję. Wiadomo, że przeciwciała monoklonalne będące immunoglobuliną klasy G1 przenikają przez łożysko po pierwszym trymestrze ciąży. Nie zaleca się stosowania izatuksymabu u kobiet w ciąży.
Karmienie piersią
Nie wiadomo, czy izatuksymab przenika do mleka kobiecego. Wiadomo, że ludzkie IgG przenikają do mleka kobiecego w trakcie pierwszych kilku dni po porodzie, jednak wkrótce ich stężenie zmniejsza się do niskiego poziomu; nie można jednak wykluczyć ryzyka dla dziecka karmionego piersią w tym krótkim okresie zaraz po porodzie. W odniesieniu do tego okresu należy podjąć decyzję, czy przerwać karmienie piersią, czy zakończyć/przerwać leczenie izatuksymabem, biorąc pod uwagę korzyści z karmienia piersią dla dziecka oraz korzyści z leczenia dla kobiety. Później izatuksymab można stosować w okresie karmienia piersią, jeśli jest to konieczne ze względów klinicznych.
Płodność
Nie są dostępne dane z badań z udziałem ludzi i na zwierzętach, które pozwoliłyby na ustalenie potencjalnego wpływu izatuksymabu na płodność u pacjentów płci męskiej i żeńskiej (patrz punkt 5.3).
4.7 Wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn
Izatuksymab ma niewielki do umiarkowanego wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn. U pacjentów, którzy otrzymywali izatuksymab zgłaszano występowanie zmęczenia i zawrotów głowy i należy to uwzględnić podczas prowadzenia pojazdów i obsługiwania maszyn.
4.8 Działania niepożądane
Podsumowanie profilu bezpieczeństwa
Najczęściej występującymi działaniami niepożądanymi w przypadku podania izatuksymabu podskórnie lub dożylnie w terapiach skojarzonych (N=2656) były reakcje związane z wlewem (27,5%), biegunka (27,2%), neutropenia (25,1%), zakażenia górnych dróg oddechowych (23%), zapalenie płuc (22%) i zmęczenie (20,7%).Najczęstszym ciężkim działaniem niepożądanym było zapalenie płuc (16,5%). Trwałe przerwanie leczenia z powodu działań niepożądanych zgłoszono u 10,2% pacjentów (z powodu zapalenia płuc u 1,1% pacjentów). Działania niepożądane zakończone zgonem w czasie leczenia zgłoszono u 5,9% pacjentów (z powodu zapalenia płuc u 1,9% pacjentów).
Profil bezpieczeństwa izatuksymabu 1400 mg podskórnego (N=522) w terapiach skojarzonych był ogólnie zgodny ze znanym profilem bezpieczeństwa izatuksymabu 10 mg/kg dożylnego (N=2134) w monoterapii lub w terapiach skojarzonych. Zaobserwowano różnice w ogólnoustrojowych reakcjach związanych z podaniem z niższą częstością występowania zgłaszaną w przypadku izatuksymabu w postaci podskórnej (3,1%) w porównaniu z izatuksymabem w postaci dożylnej (33,5%). Reakcje w miejscu wstrzyknięcia związane z podawaniem izatuksymabu podskórnie zgłaszano w 1,48% wstrzyknięć (11,9% pacjentów), wszystkie stopnia ≤2.
Tabelaryczne zestawienie działań niepożądanych
Działania niepożądane opisano zgodnie z kategorią częstości występowania. Częstość występowania zdefiniowano w następujący sposób: bardzo często (≥1/10), często (≥1/100 do <1/10), niezbyt często (≥1/1000 do <1/100), rzadko (≥1/10 000 do <1/1000), bardzo rzadko (<1/10 000), częstość nieznana (częstość nie może być określona na podstawie dostępnych danych).
W obrębie każdej grupy o określonej częstości występowania działania niepożądane są przedstawione zgodnie ze zmniejszającym się nasileniem.
Działania niepożądane zgłoszono w badaniach klinicznych (patrz punkt 5.1) i po wprowadzeniu produktu leczniczego do obrotu.
Izatuksymab w skojarzeniu z pomalidomidem i deksametazonem (Isa-Pd)
W Tabeli 5 przedstawiono zbiorcze dane dotyczące bezpieczeństwa od 827 pacjentów z nawrotowym i (lub) opornym na leczenie szpiczakiem mnogim (ang. relapsed or refractory multiple myeloma, RRMM) leczonych izatuksymabem podskórnym w dawce 1400 mg (307 pacjentów) lub izatuksymabem dożylnym w dawce 10 mg/kg mc. (520 pacjentów). Dane obejmują pacjentów z badań IRAKLIA (EFC15951), TCD15484, ICARIA-MM (EFC14335) oraz TCD14079.
Tabela 5: Działania niepożądane zgłaszane u pacjentów ze szpiczakiem mnogim leczonych izatuksymabem w postaci podskórnej lub dożylnej w skojarzeniu z pomalidomidem i deksametazonem
Klasyfikacja układów i narządów | Działanie niepożądane | Kategoria częstości | Częstość występowania (N=827) |
| Termin preferowany | Wszystkie stopnie | Stopień ≥3 | ||
| Zakażenia i zarażenia pasożytnicze | Zapalenie płuca | Bardzo często | 28,4% | 22,0% |
| Zakażenie górnych dróg oddechowych | Bardzo często | 27,9% | 2,1% | |
| Zakażenie z neutropenią | Bardzo często | 16,9% | 8,3% | |
| Zapalenie oskrzeli | Bardzo często | 10,6% | 1,6% | |
| COVID-19 | Bardzo często | 10,2% | 1,8% | |
| Półpasiec | Często | 1,2% | 0,2% | |
| Nowotwory łagodne, złośliwe i nieokreślone nowotwory (w tym torbiele i polipy)b | Rak skóry | Często | 4,2% | 0,8% |
| Guz lity (nie będący rakiem skóry) | Często | 1,7% | 1,0% | |
| Nowotwór złośliwy układu krwiotwórczego | Niezbyt często | 0,5% | 0,5% | |
| Zaburzenia krwi i układu chłonnego | Neutropeniac | Bardzo często | 51% | 50,7% |
| Trombocytopenia | Często | 8,5% | 7,9% | |
| Anemia | Często | 6,9% | 5,3% | |
| Gorączka neutropeniczna | Często | 5,3% | 5,3% | |
| Limfopenia | Częstość nieznana | _ | _ | |
| Zaburzenia układu immunologicznego | Reakcja anafilaktycznad | Niezbyt często | 0,3% | 0,3% |
| Zaburzenia metabolizmu i odżywiania | Zmniejszony apetyt | Często | 5,3% | 0,5% |
| Zaburzenia psychiczne | Bezsenność | Bardzo często | 16,7% | 3,7% |
| Zaburzenia układu nerwowego | Obwodowa neuropatia czuciowa | Bardzo często | 10,2% | 0,5% |
| Zawroty głowy | Często | 8,9% | 0,2% | |
| Zaburzenia serca | Migotanie przedsionków | Często | 4,0% | 1,9% |
Zaburzenia układu oddechowego, klatki piersiowej i śródpiersia | Duszność | Bardzo często | 12,3% | 2,3% |
| Kaszel | Bardzo często | 12,2% | 0% | |
| Zaburzenia żołądka i jelit | Biegunka | Bardzo często | 25,4% | 1,5% |
| Zaparcia | Bardzo często | 18,4% | 0,1% | |
| Nudności | Bardzo często | 13,2% | 0,5% | |
| Wymioty | Często | 8,1% | 0,5% | |
| Ból pleców | Bardzo często | 14,5% | 1,6% |
Zaburzenia
mięśniowo-
szkieletowe i tkanki łącznej
| Artralgia | Bardzo często | 10,8% | 1,7% | |
| Skurcze mięśni | Bardzo często | 10,6% | 0,2% | |
| Zaburzenia ogólne i stany w miejscu podania | Zmęczenie | Bardzo często | 24,2% | 3,6% |
| Obrzęk obwodowy | Bardzo często | 13,9% | 0,7% | |
| Gorączka | Bardzo często | 10,2% | 1,2% | |
Badania diagnostyczne | Zmniejszenie masy ciała | Często | 2,9% | 0,1% |
| Urazy, zatrucia i powikłania po zabiegach | Ogólnoustrojowe reakcje związane z podanieme izatuksymabu dożylnief izatuksymabu podskórnieg Reakcje w miejscu wstrzyknięciae, g izatuksymab podskórny | Bardzo często Często Często | 31,5% 2,0% 9,8% | 1,5% 0,3% 0% |
a „Zapalenie płuc” to określenie zbiorcze obejmujące terminy.
b Na podstawie wtórnych nowotworów złośliwych zgłoszonych w okresie leczenia w ramach badania oraz w okresie po zakończeniu leczenia.
c Wyniki hematologicznych badań laboratoryjnych były zgłaszane jako działania niepożądane związane z leczeniem (ang. Treatment-Emergent Adverse Events, TEAEs) tylko wtedy, gdy prowadziły do przerwania leczenia i (lub) modyfikacji dawki i (lub) spełniały kryterium ciężkich działań niepożądanych. Termin „neutropenia” jest określeniem zbiorczym neutropenii i zmniejszenia liczby neutrofilów. d Na podstawie doświadczeń po wprowadzeniu do obrotu z izatuksymabem podawanym dożylnie. e Patrz „Opis wybranych działań niepożądanych”.
f Na podstawie ramion z izatuksymabem dożylnym w badaniach klinicznych izatuksymabu podskórnego i dożylnego (N=520).
g Na podstawie ramion z izatuksymabem podskórnym w badaniach klinicznych izatuksymabu podskórnego (N=307).
MedDRA 27.0
Izatuksymab w skojarzeniu z karfilzomibem i deksametazonem (Isa-Kd)
W Tabeli 6 przedstawiono zbiorcze dane dotyczące bezpieczeństwa od 251 pacjentów z nawrotowym i (lub) opornym na leczenie szpiczakiem mnogim (RRMM) leczonych izatuksymabem podskórnym w dawce 1400 mg lub izatuksymabem dożylnym w dawce 10 mg/kg mc. Dane obejmują pacjentów z badań IZALCO (ACT17453) oraz IKEMA (EFC15246).
Tabela 6: Działania niepożądane zgłaszane u pacjentów ze szpiczakiem mnogim leczonych izatuksymabem w postaci podskórnej lub dożylnej w skojarzeniu z karfilzomibem i deksametazonem
Klasyfikacja układów i narządów Termin preferowany | Działanie niepożądane | Kategoria częstości | Częstość występowania (N=251) | |
| Wszystkie stopnie | Stopień ≥3 | |||
Zakażenia i zarażenia pasożytnicze
| Zakażenie górnych dróg oddechowych | Bardzo często | 39,4% | 2,8% |
| Zapalenie płuca | Bardzo często | 30,3% | 21,1% |
| Zapalenie oskrzeli | Bardzo często | 18,7% | 1,6% | |
| Zapalenie nosogardła | Bardzo często | 16,7% | 0% | |
| COVID-19 | Bardzo często | 15,1% | 2,4% | |
| Zakażenie dróg oddechowych | Bardzo często | 10,8% | 1,2% | |
| Grypa | Bardzo często | 10,0% | 1,2% | |
| Półpasiec | Często | 2,4% | 0,4% | |
| Zakażenie z neutropenią | Często | 2,0% | 0,4% | |
Nowotwory łagodne, złośliwe i nieokreślone (w tym torbiele i polipy)b | Rak skóry | Często | 6,0% | 1,6% |
| Guzy lite (nie będące rakiem skóry) | Często | 2,8% | 2,4% | |
| Zaburzenia krwi i układu chłonnego | Neutropeniac | Często | 8,0% | 7,2% |
| Anemia | Często | 6,0% | 4,4% | |
| Trombocytopenia | Często | 4,8% | 3,6% | |
Gorączka neutropeniczna | Często | 1,2% | 1,2% | |
| Limfopenia | Częstość nieznana | _ | _ | |
| Zaburzenia układu immunologicznego | Reakcja anafilaktycznad | Niezbyt często | 0,3% | 0,3% |
| Zaburzenia psychiczne | Bezsenność | Bardzo często | 21,5% | 5,2% |
| Zaburzenia układu nerwowego | Obwodowa neuropatia czuciowa | Bardzo często | 12,7% | 0% |
| Zawroty głowy | Często | 4,4% | 0% | |
| Zaburzenia oka | Zaćma | Bardzo często | 13,1% | 3,2% |
| Zaburzenia naczyniowe | Nadciśnienie | Bardzo często | 31,5% | 17,9% |
Zaburzenia układu oddechowego, klatki piersiowej i śródpiersia | Duszność | Bardzo często | 23,9% | 4,4% |
| Kaszel | Bardzo często | 17,9% | 0% | |
| Zaburzenia żołądka i jelit | Biegunka | Bardzo często | 31,1% | 2,0% |
| Nudności | Bardzo często | 16,7% | 0% | |
| Wymioty | Bardzo często | 13,9% | 0,8% | |
| Zaparcia | Bardzo często | 10,4% | 0,4% |
Zaburzenia
mięśniowo-
szkieletowe i tkanki
| Ból pleców | Bardzo często | 19,9% | 1,6% |
| Artralgia | Bardzo często | 17,1% | 1,6% |
łącznej
| Skurcze mięśni | Bardzo często | 11,6% | 0% | |
| Ból kończyn | Bardzo często | 11,6% | 0% | |
| Zaburzenia ogólne i stany w miejscu podania | Zmęczenie | Bardzo często | 25,1% | 4,4% |
| Astenia | Bardzo często | 14,3% | 1,6% | |
| Obrzęk obwodowy | Bardzo często | 13,5% | 0,4% | |
| Gorączka | Bardzo często | 12,7% | 1,6% | |
| Urazy, zatrucia i powikłania po zabiegach | Ogólnoustrojowe reakcje związane z podanieme izatuksymabu dożylnief izatuksymabu podskórnieg Reakcje w miejscu wstrzyknięciae, g izatuksymab podskórny | Bardzo często Często Często | 47,5% 2,7% 8,1% | 0,6% 0% 0% |
a „Zapalenie płuc” to określenie zbiorcze obejmujące terminy.
b Na podstawie wtórnych nowotworów złośliwych zgłoszonych w okresie leczenia w ramach badania oraz w okresie po zakończeniu leczenia.
c Wyniki hematologicznych badań laboratoryjnych były zgłaszane jako działania niepożądane związane z leczeniem (TEAEs) tylko wtedy, gdy prowadziły do przerwania leczenia i (lub) modyfikacji dawki i (lub) spełniały kryterium ciężkich działań niepożądanych. Termin „neutropenia” jest określeniem zbiorczym neutropenii i zmniejszenia liczby neutrofilów.
d Na podstawie doświadczeń po wprowadzeniu do obrotu z izatuksymabem podawanym dożylnie. e Patrz „Opis wybranych działań niepożądanych”.
f Na podstawie badań klinicznych izatuksymabu dożylnego (N=177).
g Na podstawie badań klinicznych izatuksymabu podskórnego (N=74).
MedDRA 27.0
Izatuksymab w skojarzeniu z bortezomibem, lenalidomidem i deksametazonem (Isa-VRd) W Tabeli 7 przedstawiono zbiorcze dane dotyczące bezpieczeństwa od 904 pacjentów z nowo rozpoznanym szpiczakiem mnogim (ang. Newly Diagnosed Multiple Myeloma, NDMM) kwalifikujących lub niekwalifikujących się do autologicznego przeszczepienia komórek macierzystych, leczonych izatuksymabem podskórnym w dawce 1400 mg (141 pacjentów) lub izatuksymabem dożylnym w dawce 10 mg/kg mc. (763 pacjentów). Dane obejmują pacjentów z badań IsaSoCut (IIT17756), GMMG-HD8 (IIT17041), IMROZ, TCD13983 oraz GMMG-HD7 (IIT15403).
Tabela 7: Działania niepożądane zgłaszane u pacjentów ze szpiczakiem mnogim, leczonych izatuksymabem w postaci podskórnej lub dożylnej w skojarzeniu z bortezomibem, lenalidomidem i deksametazonem
Klasyfikacja układów i narządów Termin preferowany | Działanie niepożądane | Kategoria częstości | Częstość występowania (N=904) | |
| Wszystkie stopnie | Stopień ≥3 | |||
Zakażenia i zarażenia pasożytnicze
| Zapalenie płuca | Bardzo często | 19,9% | 14,7% |
| Zakażenie górnych dróg oddechowych | Bardzo często | 15,2% | 0,7% |
| Zapalenie oskrzeli | Bardzo często | 11,8% | 1,7% | |
| COVID-19 | Bardzo często | 11,3% | 1,5% | |
| Zakażenie z neutropenią | Często | 4,8% | 1,8% | |
Nowotwory łagodne, złośliwe i nieokreślone (w tym torbiele i polipy)b | Rak skóry | Często | 3,3% | 1,0% |
| Guz lity (nie będący rakiem skóry) | Często | 2,3% | 1,5% | |
| Nowotwory złośliwe układu krwiotwórczego | Niezbyt często | 0,3% | 0,1% | |
| Zaburzenia krwi i układu chłonnego | Neutropeniac | Bardzo często | 33,7% | 28,8% |
| Trombocytopenia | Bardzo często | 13,2% | 10,7% | |
| Limfopenia | Bardzo często | 12,8% | 11,2% | |
| Anemia | Często | 8,2% | 4,3% | |
| Gorączka neutropeniczna | Często | 1,5% | 1,4% | |
| Zaburzenia układu immunologicznego | Reakcja anafilaktyczna | Niezbyt często | 0,2% | 0,2% |
| Zaburzenia psychiczne | Bezsenność | Bardzo często | 12,3% | 1,9% |
| Zaburzenia układu nerwowego | Obwodowa neuropatia czuciowa | Bardzo często | 29,2% | 3,3% |
| Polineuropatia | Bardzo często | 10,0% | 2,1% | |
| Zawroty głowy | Często | 7,0% | 0,2% | |
| Zaburzenia oka | Zaćma | Bardzo często | 15,8% | 6,1% |
| Zaburzenia żołądka i jelit | Biegunka | Bardzo często | 29,9% | 5,0% |
| Zaparcia | Bardzo często | 22,9% | 1,7% | |
| Wymioty | Często | 5,4% | 0,3% | |
| Zaburzenia skóry i tkanki podskórne | Wysypka | Bardzo często | 10,6% | 2,0% |
Zaburzenia układu mięśniowo- szkieletowego i tkanki łącznej | Ból pleców | Bardzo często | 11,9% | 1,5% |
| Zaburzenia ogólne i stany w miejscu podania | Obrzęk obwodowy | Bardzo często | 17,1% | 0,3% |
| Astenia | Bardzo często | 14,8% | 2,0% | |
| Zmęczenie | Bardzo często | 14,3% | 3,0% | |
| Gorączka | Bardzo często | 10,4% | 1,0% | |
Badania diagnostyczne | Zmniejszenie masy ciała | Często | 6,1% | 0,4% |
| Urazy, zatrucia i powikłania po zabiegach | Ogólnoustrojowe reakcje związane z podanieme izatuksymabu dożylnief izatuksymabu podskórnieg Reakcje w miejscu wstrzyknięciae, g izatuksymab podskórny | Bardzo często Często Bardzo często | 19,9% 5,7% 18,4% | 1,2% 0% 0% |
a „Zapalenie płuc” to określenie zbiorcze obejmujące terminy.
b Na podstawie wtórnych nowotworów złośliwych zgłoszonych w okresie leczenia w ramach badania oraz w okresie po zakończeniu leczenia.
c Termin „neutropenia” jest określeniem zbiorczym neutropenii i zmniejszenia liczby neutrofilów. d Na podstawie doświadczeń po wprowadzeniu do obrotu z izatuksymabem podawanym dożylnie. e Patrz „Opis wybranych działań niepożądanych”.
f Na podstawie ramion z izatuksymabem dożylnym w badaniach klinicznych izatuksymabu podskórnego i dożylnego (N=763).
g Na podstawie ramion z izatuksymabem podskórnym w badaniach klinicznych izatuksymabu podskórnego (N=141).
MedDRA 27.0
Opis wybranych działań niepożądanych
Ogólnoustrojowe reakcje związane z podaniem (SAR)
W badaniach klinicznych (IRAKLIA, IZALCO, IsaSoCut, GMMG-HD8 oraz TCD15484; N=522) ogólnoustrojowe reakcje związane z podawaniem (SAR) izatuksymabu podskórnie zgłoszono u 3,1% pacjentów. Reakcje SAR wystąpiły podczas pierwszego podania u 1,9% pacjentów, a podczas późniejszego podania – u 1,3% pacjentów. U pacjentów, u których wystąpiły reakcje SAR, pojawiały się one od dnia podania (42,1% pacjentów) do 3 dni po podaniu (15,8% pacjentów). Reakcje SAR stopnia 1. zgłoszono u 1,9% pacjentów, stopnia 2. – u 1,0% pacjentów, a stopnia 3. – u 0,2% pacjentów. Nie zgłoszono reakcji SAR stopnia 4. ani 5. Wszystkie reakcje SAR ustąpiły u 42,1% pacjentów w ciągu 1. dnia, u 15,8% w ciągu 2 dni, a u 42,1% w ciągu co najmniej 3 dni. Nie wystąpiły przypadki konieczności przerwania ani zakończenia na stałe podawania izatuksymabu podskórnie z powodu reakcji SAR (patrz punkt 4.4).
W badaniach klinicznych dotyczących szpiczaka mnogiego, w których izatuksymab podawano dożylnie, reakcje anafilaktyczne zgłaszano w związku z reakcjami związanymi z wlewem u 0,3% pacjentów. Po wprowadzeniu do obrotu zgłaszano śmiertelne przypadki reakcji anafilaktycznych po dożylnym podaniu izatuksymabu.
Reakcje w miejscu wstrzyknięcia (ISR)
W badaniach klinicznych (IRAKLIA, IZALCO, IsaSoCut, GMMG-HD8 oraz TCD15484; N=522) reakcje w miejscu wstrzyknięcia (ISR) związane z podawaniem izatuksymabu podskórnie zgłoszono u 11,9% pacjentów (stopnia 1. u 10% pacjentów oraz stopnia 2. u 1,9% pacjentów), po wykonaniu 1,48% wstrzyknięć (154 epizody na 10422 wstrzyknięcia). Nie zgłoszono reakcji ISR stopnia 3., 4. ani
- 5. Reakcje ISR występowały w dniu podania u 85,9% pacjentów. Wszystkie reakcje ISR ustąpiły; 74,3% z nich ustąpiło tego samego dnia. Po zastosowaniu schematów leczenia Isa-SC + Pd oraz Isa-SC + Kd objawy reakcji ISR wystąpiły u 5% pacjentów (danych tych nie gromadzono w badaniach oceniających schemat Isa-VRd). Najczęściej zgłaszanymi (>1%) objawami reakcji ISR były rumień w miejscu wstrzyknięcia (3,4%), obrzęk w miejscu wstrzyknięcia (1,8%) oraz ból w miejscu wstrzyknięcia (1,6%).
W badaniu IZALCO częstość występowania reakcji ISR (u 8,1% pacjentów) była podobna w przypadku podawania produktu leczniczego z użyciem systemu CirCLIQ OBDS (0,86% dawek podanych z użyciem systemu CirCLIQ OBDS) oraz w przypadku podawania ręcznego (1,34% dawek podanych ręcznie).
W badaniu IRAKLIA wśród 12 pacjentów (4,6% pacjentów; 55 podanych dawek), u których co najmniej jedno podanie podskórne produktu leczniczego Sarclisa wykonano w warunkach domowych, zgłoszono jedną reakcję ISR. Był to pojedynczy epizod reakcji ISR stopnia 1., który ustąpił tego samego dnia.
Zakażenia
W badaniach klinicznych z zastosowaniem izatuksymabu w postaci dożylnej i podskórnej (N=2656) najczęściej zgłaszanymi zakażeniami były zakażenia górnych dróg oddechowych (23,0%), zapalenie płuc (22,0%) oraz zapalenie oskrzeli (11,0%). Zakażenia stopnia ≥3 zgłoszono u 29,9% pacjentów, w tym zapalenie płuc stopnia ≥3 u 16,6%. Ciężkie zakażenia zgłoszono u 29,0% pacjentów. Najczęstszym ciężkim zakażeniem było zapalenie płuc (16,5%). Przerwanie leczenia z powodu zakażenia zgłoszono u 4,0% pacjentów. Zakażenia zakończone zgonem zgłoszono u 3,4% pacjentów. Powikłania neutropeniczne zaobserwowano u 9,0% pacjentów, w tym gorączkę neutropeniczną u 2,5% oraz zakażenia w przebiegu neutropenii u 7,2%.
Wtórne nowotwory złośliwe
W badaniach klinicznych z zastosowaniem izatuksymabu w postaci dożylnej i podskórnej (N=2656), wtórne nowotwory złośliwe (WNZ) zgłoszono u 144 pacjentów (5,4%), z częstością 3,0 na 100 pacjento-lat. WNZ był rakiem skóry u 89 pacjentów (3,4%), nowotworem litym innym niż rak skóry u 52 pacjentów (2,0%) oraz nowotworem złośliwym układu krwiotwórczego u 8 pacjentów (0,3%). Najczęściej zgłaszanymi WNZ były rak podstawnokomórkowy skóry oraz rak kolczystokomórkowy skóry (odpowiednio u 1,5% i 1,6% pacjentów). W badaniach, w których zbierano te dane (N=2518), trwałe całkowite przerwanie leczenia z powodu WNZ nastąpiło u 26 pacjentów (1,0%).
Niewydolność serca
W badaniach klinicznych z zastosowaniem izatuksymabu w postaci dożylnej i podskórnej (N=2656) niewydolność serca zgłaszano u 38 pacjentów (1,4%). U pacjentów otrzymujących izatuksymab w postaci dożylnej i podskórnej w skojarzeniu z karfilzomibem i deksametazonem (badanie IZALCO oraz IKEMA), zgłoszono 10 przypadków (4,0%) niewydolności serca, w tym 5 ciężkich przypadków (2,0%). U pacjentów otrzymujących izatuksymab w postaci dożylnej w badaniu IKEMA (Isa-IV + Kd w porównaniu z Kd), niewydolność serca zgłaszano u 7,3% pacjentów w ramieniu Isa-IV + Kd i u 6,6% pacjentów w ramieniu Kd. Ciężką niewydolność serca stwierdzono u 4,0% pacjentów w grupie leczonej Isa-IV + Kd i u 3,3% pacjentów w ramieniu Kd (należy zapoznać się z Charakterystyką Produktu Leczniczego karfilzomibu).
Wyniki hematologicznych badań laboratoryjnych
Tabela 8: Odchylenia od normy w wynikach hematologicznych badań laboratoryjnych w okresie leczenia u pacjentów otrzymujących Isa-SC + Pd lub Isa-IV + Pd
| Parametr | Izatuksymab podskórnie lub dożylnie + pomalidomid + deksametazon | ||
| laboratoryjny | (N=827) | ||
| Wszystkie stopnie | Stopień 3 | Stopień 4 | |
| Neutropenia | 96,1% | 30,1% | 50,9% |
| Anemia | 96,8% | 21,6% | 0% |
| Limfopenia | 92,8% | 41,5% | 9,8% |
| Trombocytopenia | 85,0% | 13,8% | 13,8% |
Mianownikiem przyjętym do obliczenia wartości procentowej jest liczba pacjentów z co najmniej 1 oceną badania laboratoryjnego w trakcie uwzględnianego okresu obserwacji. CTCAE wersja:5
Tabela 9: Odchylenia od normy w wynikach hematologicznych badań laboratoryjnych w okresie leczenia u pacjentów otrzymujących Isa-SC + Kd lub Isa-IV + Kd
| Parametr | Izatuksymab podskórnie lub dożylnie + karfilzomib + deksametazon | ||
| laboratoryjny | (N=251) | ||
| Wszystkie stopnie | Stopień 3 | Stopień 4 | |
| Anemia | 100% | 23,2% | 0% |
| Limfopenia | 93,6% | 52,8% | 15,2% |
| Trombocytopenia | 93,2% | 16,4% | 11,2% |
| Neutropenia | 56,4% | 17,2% | 2,4% |
Mianownikiem przyjętym do obliczenia wartości procentowej jest liczba pacjentów z co najmniej 1 oceną badania laboratoryjnego w trakcie uwzględnianego okresu obserwacji. CTCAE wersja:5
Tabela 10: Odchylenia od normy w wynikach hematologicznych badań laboratoryjnych w okresie leczenia u pacjentów otrzymujących Isa-SC + VRd lub Isa-IV + VRd
| Parametr | Izatuksymab podskórnie lub dożylnie + bortezomib + lenalidomid + | ||
| laboratoryjny | deksametazon | ||
| (N=904) | |||
| Wszystkie stopnie | Stopień 3 | Stopień 4 | |
| Anemia | 90,5% | 8,6% | 0% |
| Limfopenia | 77,9% | 30,7% | 11,3% |
| Trombocytopenia | 58,3% | 9,0% | 7,8% |
| Neutropenia | 59,2% | 19,7% | 9,5% |
Mianownikiem przyjętym do obliczenia wartości procentowej jest liczba pacjentów z co najmniej 1 oceną badania laboratoryjnego w trakcie uwzględnianego okresu obserwacji. CTCAE wersja: 5
Pacjenci w podeszłym wieku
Z całkowitej liczby pacjentów w badaniach klinicznych izatuksymabu w postaci podskórnej i dożylnej (N=2656), 43,8% (1165 pacjentów) było w wieku poniżej 65 lat, 41,4% (1 099 pacjentów) było w wieku 65-74 lat, a 14,8% (392 pacjentów) było w wieku 75 lat lub starszych. Zaobserwowano różnice w bezpieczeństwie stosowania pomiędzy starszymi i młodszymi grupami wiekowymi. TEAE stopnia ≥3 zgłaszano u 69,0% pacjentów w wieku poniżej 65 lat, u 80,2% pacjentów w wieku 65-74 lat oraz u 78,8% pacjentów w wieku 75 lat lub starszych. Neutropenia stopnia ≥3 występowała z wyższą częstością u starszych pacjentów, z częstością występowania wynoszącą 19,4% u pacjentów w wieku poniżej 65 lat, 24,8% u pacjentów w wieku 65-74 lat oraz 28,6% u pacjentów w wieku 75 lat lub starszych. Zakażenie stopnia ≥3 występowało z wyższą częstością u starszych pacjentów, z częstością występowania wynoszącą 24,2% u pacjentów w wieku poniżej 65 lat, 34,2% u pacjentów w wieku 65-74 lat oraz 34,7% u pacjentów w wieku 75 lat lub starszych. TEAE stopnia 5. zgłaszano u 5,2% pacjentów w wieku poniżej 65 lat, u 7,1% pacjentów w wieku 65-74 lat oraz u 10,5% pacjentów w wieku 75 lat lub starszych. Ciężkie TEAE obserwowano u 45,5% pacjentów w wieku poniżej 65 lat, u 56,6% pacjentów w wieku 65-74 lat oraz u 59,9% pacjentów w wieku 75 lat lub starszych. TEAE prowadzące do ostatecznego przerwania leczenia zgłaszano u 6,0% pacjentów w wieku poniżej 65 lat, u 12,3% pacjentów w wieku 65-74 lat oraz u 13,0% pacjentów w wieku 75 lat lub starszych. W badaniach dotyczących nowo rozpoznanego szpiczaka mnogiego (N=904), TEAE stopnia 5. zgłaszano u 1,8% pacjentów w wieku poniżej 65 lat, u 6,4% pacjentów w wieku 65-74 lat oraz u 11,8% pacjentów w wieku 75 lat lub starszych.
Immunogenność
Jak w przypadku wszystkich białek terapeutycznych, istnieje potencjalne ryzyko immunogenności izatuksymabu.
Przeciwciała przeciwlekowe (ang. anti-drug antibodies, ADA) były rzadko zgłaszane po podaniach izatuksymabu podskórnie (4,9% w badaniach w RRMM i 15,9% w badaniach w NDMM). W małej podgrupie pacjentów ADA-dodatnich nie obserwowano wyraźnego wpływu ADA na farmakokinetykę, bezpieczeństwo lub skuteczność izatuksymabu.
Dzieci i młodzież
Bezpieczeństwo stosowania izatuksymabu u dzieci nie zostało ustalone. Dane dotyczące izatuksymabu w postaci podskórnej nie są dostępne.
W jednoramiennym badaniu fazy 2 przeprowadzonym z zastosowaniem izatuksymabu w postaci dożylnej z udziałem 67 pacjentów z grupy dzieci i młodzieży z nawrotową lub oporną na leczenie ostrą białaczką limfoblastyczną lub ostrą białaczką szpikową, ocenianych w celu oceny bezpieczeństwa, TEAEs stopnia ≥ 3. odnotowano u 79,1% pacjentów. Do najczęstszych TEAEs stopnia ≥ 3. występujących u >10% pacjentów należały gorączka neutropeniczna (41,8%), wstrząs septyczny (11,9%) i zapalenie jamy ustnej (10,4%). Dodanie izatuksymabu w postaci dożylnej do standardowej chemioterapii nie zmieniło oczekiwanego profilu bezpieczeństwa obserwowanego w przypadku standardowej chemioterapii w tej populacji dzieci i młodzieży i odpowiadało profilowi bezpieczeństwa izatuksymabu u dorosłych ze szpiczakiem mnogim w badaniach ICARIA-MM i IKEMA (patrz punkt 4.2).
Zgłaszanie podejrzewanych działań niepożądanych
Po dopuszczeniu produktu leczniczego do obrotu istotne jest zgłaszanie podejrzewanych działań niepożądanych. Umożliwi to nieprzerwane monitorowanie stosunku korzyści do ryzyka stosowania produktu leczniczego. Osoby należące do fachowego personelu medycznego powinny zgłaszać wszelkie podejrzewane działania niepożądane za pośrednictwem krajowego systemu zgłaszania wymienionego w załączniku V.
4.9 Przedawkowanie
Objawy przedmiotowe i podmiotowe
Nie stwierdzono przypadku przedawkowania izatuksymabu w badaniach klinicznych. W badaniu klinicznym podawano podskórnie izatuksymab w dawce do 1400 mg.
Sposób postępowania
Nie jest znane specyficzne antidotum w przypadku przedawkowania izatuksymabu. W przypadku przedawkowania należy poddać pacjenta obserwacji w celu wykrycia objawów przedmiotowych lub podmiotowych działań niepożądanych i natychmiast podjąć wszelkie niezbędne działania.
5. WŁAŚCIWOŚCI FARMAKOLOGICZNE
5.1 Właściwości farmakodynamiczne
Grupa farmakoterapeutyczna: leki przeciwnowotworowe, przeciwciała monoklonalne oraz koniugaty przeciwciało-lek, kod ATC: L01FC02.
Mechanizm działania
Izatuksymab jest przeciwciałem monoklonalnym IgG1, wiążącym się ze swoistym zewnątrzkomórkowym epitopem receptora CD38. CD38 jest glikoproteiną przezbłonową, która ulega w wysokim stopniu ekspresji na powierzchni komórek szpiczaka mnogiego.
W warunkach in vitro izatuksymab działa na mechanizmy zależne od fragmentu Fc IgG, w tym na: cytotoksyczność komórkową zależną od przeciwciał (ang. antibody dependent cell mediated cytotoxicity, ADCC), fagocytozę komórkową zależną od przeciwciał (ang. antibody dependent cellular phagocytosis, ADCP) i cytotoksyczność zależną od dopełniacza (ang. complement dependent cytotoxicity, CDC). Ponadto izatuksymab może spowodować śmierć komórek nowotworowych w wyniku indukcji apoptozy w mechanizmie niezależnym od fragmentu Fc.
W warunkach in vitro izatuksymab blokuje aktywność enzymatyczną białka CD38, które katalizuje syntezę i hydrolizę cyklicznej ADP-rybozy (cADPR), związku mobilizującego wapń. Izatuksymab hamuje produkcję cADPR z zewnątrzkomórkowego dwunukleotydu nikotynamido-adeninowego (NAD) w komórkach szpiczaka mnogiego.
W warunkach in vitro izatuksymab może aktywować komórki NK bez obecności docelowych komórek guza z ekspresją białka CD38.
W warunkach in vivo we krwi obwodowej pacjentów leczonych izatuksymabem w postaci dożylnej w monoterapii obserwowano zmniejszenie bezwzględnych liczb komórek NK CD16
| + |
i CD56+, limfocytów B CD19+, limfocytów T CD4+ i limfocytów TREG (CD3+, CD4+, CD25
| + |
, CD127-) u pacjentów ze szpiczakiem mnogim. Ponadto, stosowanie izatuksymabu prowadziło do indukcji klonalności w obrębie receptora limfocytów T, co wskazuje na rozwój adaptacyjnej reakcji immunologicznej.
W warunkach in vitro zastosowanie izatuksymabu w skojarzeniu z pomalidomidem powoduje zwiększenie lizy komórek szpiczaka mnogiego z ekspresją białka CD38 przez komórki efektorowe (ADCC) oraz w wyniku bezpośredniego uśmiercania komórek nowotworowych, w porównaniu z zastosowaniem samego izatuksymabu. W warunkach in vivo w doświadczeniach na zwierzętach z użyciem modelu ksenoprzeszczepu ludzkiego szpiczaka mnogiego u myszy wykazano, że skojarzenie izatuksymabu z pomalidomidem powoduje zwiększenie aktywności przeciwnowotworowej w porównaniu z aktywnością izatuksymabu lub pomalidomidu w monoterapii.
Skuteczność kliniczna i bezpieczeństwo stosowania
Doświadczenie kliniczne z izatuksymabem podawanym podskórnie
Nawracający i (lub) oporny na leczenie szpiczak mnogi
Badanie IRAKLIA (EFC15951, porównanie schematów Isa-SC + Pd i Isa-IV + Pd)
Badanie IRAKLIA jest wieloośrodkowym, międzynarodowym, randomizowanym, prowadzonym metodą otwartej próby, dwuramiennym badaniem fazy III, oceniającym równoważność metod leczenia z udziałem pacjentów z nawrotowym i (lub) opornym na leczenie szpiczakiem mnogim (RMMM). W badaniu tym porównano skuteczność, farmakokinetykę oraz bezpieczeństwo stosowania izatuksymabu podawanego podskórnie w dawce 1400 mg w porównaniu z izatuksymabem podawanym w postaci wlewu dożylnego w dawce 10 mg/kg mc. w skojarzeniu z pomalidomidem i deksametazonem (Isa-SC + Pd w porównaniu z Isa-IV + Pd).
Pacjenci otrzymali wcześniej co najmniej jedną linię leczenia, w tym z użyciem lenalidomidu oraz inhibitora proteasomu z progresją choroby w trakcie lub w ciągu 60 dni po zakończeniu leczenia lenalidomidem.
Łącznie 531 pacjentów randomizowano w stosunku 1:1 do grupy otrzymującej izatuksymab w stałej dawce 1400 mg podawanej podskórnie z użyciem systemu CirCLIQ OBDS (ramię Isa-SC + Pd, 263 pacjentów) lub do grupy otrzymującej izatuksymab podawanej w postaci wlewu dożylnego w dawce 10 mg/kg mc. (ramię Isa-IV + Pd, 268 pacjentów), w skojarzeniu z pomalidomidem i deksametazonem. Od 6. cyklu leczenia, pacjentom w grupie Isa-SC proponowano podawanie produktu leczniczego w warunkach domowych w dniu 15., wykonywane przez pracownika fachowego personelu medycznego. Decyzja o zaproponowaniu podania w warunkach domowych w dniu 15. była uzależniona od niewystąpienia ogólnoustrojowej reakcji związanej z podaniem w cyklach 4. i 5., wyniku badania hematologicznego wykonanego w dniu 1. każdego odpowiedniego cyklu, a także od oceny badacza. Dwunastu (12) spośród 202 pacjentów włączonych do badania w krajach, w których było to dozwolone, otrzymało co najmniej jedną dawkę w warunkach domowych, podaną przez pracownika fachowego personelu medycznego, a łączna liczba dawek podanych z użyciem systemu CirCLIQ OBDS w warunkach domowych wyniosła 55. Leczenie w obu grupach podawano w cyklach 28-dniowych do czasu wystąpienia progresji choroby lub nieakceptowalnej toksyczności. W obu ramionach leczenia izatuksymab podawano raz w tygodniu w pierwszym cyklu, a następnie co dwa tygodnie. Pomalidomid w dawce 4 mg podawano doustnie, raz na dobę, od dnia 1. do dnia 21. każdego 28-dniowego cyklu. Deksametazon podawano doustnie w dawce 40 mg (20 mg u pacjentów w wieku ≥75 lat) w dniach 1., 8., 15. i 22. każdego 28-dniowego cyklu.
Ogółem charakterystyka demograficzna i charakterystyka choroby w momencie włączenia do badania były podobne w obu ramionach leczenia. Mediana wieku pacjentów wynosiła 66 lat (zakres: 31–86), 17,9% pacjentów było w wieku ≥75 lat; 69,4% pacjentów stanowiły osoby rasy białej, 20,9% rasy żółtej i 4,2% rasy czarnej lub Afroamerykanów; odsetek pacjentów z zaburzeniami czynności nerek (eGFR <60 ml/min/1,73 m2) wynosił 32% w ramieniu Isa-SC + Pd oraz 23% w ramieniu Isa-IV + Pd. Stopień zaawansowania klinicznego według Międzynarodowego Systemu Oceny Zaawansowania Klinicznego (ang. International Staging System, ISS) w chwili włączenia do badania wynosił I u 59,3% pacjentów, II u 26,6% pacjentów oraz III u 12,1% pacjentów. Ogółem u 20,5% pacjentów występowało wysokie ryzyko nieprawidłowości chromosomalnych w chwili przystąpienia do badania; mutacje del(17p), t(4;14) i t(14;16) oraz nieprawidłowość chromosomalna 1q21 wykryto odpowiednio u 10%, 9,6%, 2,1% i 35,6% pacjentów. Mediana masy ciała wynosiła 72 kg (zakres: 36–161); przy czym 32% pacjentów miało masę ciała <65 kg, u 44,1% od >65 kg do <85 kg, a 23,9% pacjentów miało masę ciałą >85 kg.
Mediana liczby wcześniej stosowanych linii leczenia wynosiła 2 (zakres: 1–8), a 30% pacjentów otrzymywało wcześniej jedną linię leczenia. Wszyscy pacjenci z wyjątkiem jednego otrzymywało wcześniej inhibitor proteasomu oraz lenalidomid, a u 56% pacjentów zastosowano wcześniej przeszczep komórek macierzystych. Wcześniejsze leczenie daratumumabem otrzymało 14,1% pacjentów w ramieniu Isa-SC + Pd w porównaniu z 10,8% w ramieniu Isa-IV + Pd. Większość pacjentów (83,6%) była odporna na leczenie lenalidomid, u 50% na inhibitor proteasomu, a 44% zarówno na lek immunomodulujący, jak i na inhibitor proteasomu.
Mediana czasu trwania leczenia izatuksymabem wynosiła 34 tygodnie w obu ramionach leczenia. Podanie pełnej dawki z użyciem systemu CirCLIQ OBDS uzyskano w 99,9% wstrzyknięć (5140 z 5145 wstrzyknięć). Mediana czasu trwania wstrzyknięcia z użyciem systemu CirCLIQ OBDS wynosiła 13 minut, a większość (97,9%) zakończono w czasie ≤20 minut.
Badanie IRAKLIA zaprojektowano w celu wykazania co najmniej równoważności leczenia izatuksymabem podawanym podskórnie w dawce 1400 mg w porównaniu z izatuksymabem podawanym dożylnie, na podstawie równorzędnych pierwszorzędowych punktów końcowych dotyczących skuteczności: ogólnego wskaźnika odpowiedzi (ang. Overall Response Rate, ORR) oraz parametru farmakokinetycznego, którym było najniższe stężenie leku Cmin w stanie stacjonarnym (odpowiadające stężeniu przed podaniem dawki w dniu 1. cyklu 6) (patrz punkt 5.2).
Wyniki dotyczące ORR zostały ocenione przez Niezależny Komitet Oceniający na podstawie danych z laboratorium centralnego dotyczących stężenia białka M oraz centralnej oceny badania obrazowego, zgodnie z kryteriami Międzynarodowej Grupy Roboczej ds. Szpiczaka (IMWG).
Po medianie okresu obserwacji wynoszącej 12 miesięcy wyniki wykazały, że izatuksymab w dawce 1400 mg podawany podskórnie w skojarzeniu z Pd jest co najmniej równoważny izatuksymabowi podawanemu dożylnie w dawce 10 mg/kg mc. w skojarzeniu z Pd pod względem ORR oraz Cmin w stanie stacjonarnym (patrz punkt 5.2). W przypadku ORR kryterium równoważności zostało spełnione, ponieważ dolna granica 95% przedziału ufności dla ryzyka względnego, wynosząca 1,008 [95% CI: 0,903 do 1,126] była większa niż margines równoważności wynoszący 0,839.
Wartość ORR wynosiła 71,1% w grupie izatuksymabu podawanego podskórnie oraz 70,5% w grupie izatuksymabu podawanego dożylnie.
Wyniki dotyczące skuteczności przedstawiono w Tabeli 11.
Tabela 11*: Skuteczność izatuksymabu podawanego podskórnie w porównaniu z izatuksymabem podawanym dożylnie w skojarzeniu z pomalidomidem i deksametazonem w leczeniu szpiczaka mnogiego (IRAKLIA)
| Izatuksymab podawany | Izatuksymab podawany | |
| Punkty końcowe | podskórnie + | dożylnie + pomalidomid + |
| pomalidomid + | deksametazon | |
| deksametazon | (Isa-IV + Pd) | |
| (Isa-SC + Pd) | (N=268) | |
| (N=263) | ||
| Ogólny wskaźnik odpowiedzi | ||
| (sCR, CR, VGPR lub PR), n (%)a | 187 (71,1%) | 189 (70,5%) |
| [95% CI]b | [65,22% do 76,5%] | [64,67% do 75,91%] |
| Ryzyko względne [95% CI]c w porównaniu z | 1,008 [0,903 do 1,126] | |
| Isa-IV + Pd | ||
| VGPR lub lepiej | ||
| n (%) | 122 (46,4%) | 123 (45,9%) |
| [95% CI] | [40,24% do 52,62%] | [39,82% do 52,07%] |
* Data odcięcia: 6 listopada 2024 r. Mediana czasu obserwacji: 12 miesięcy
a sCR, CR, VGPR oraz PR były oceniane przez Niezależny Komitet Oceniający (IRC) zgodnie z kryteriami odpowiedzi IMWG.
b Oszacowane metodą Cloppera-Pearsona.
c Oszacowane metodą Farringtona-Manninga. Kryterium równoważności uznawano za spełnione, jeżeli dolna granica 95% przedziału ufności była większa lub równa 0,839.
Satysfakcję pacjentów oceniano za pomocą kwestionariusza doświadczeń i zadowolenia pacjenta (ang. Patient Experience and Satisfaction Questionnaire, PESQ). W populacji ITT odsetek pacjentów, którzy ocenili metodę wstrzyknięcia używaną do podawania izatuksymabu jako satysfakcjonującą lub bardzo satysfakcjonującą (pozycja 8 kwestionariusza PESQ), wynosił 70% w ramieniu Isa-SC + Pd oraz 53,4% w ramieniu Isa-IV + Pd; skorygowane ryzyko względne wynosiło 1,304 (95% CI: 1,136 do 1,496). Ze względu na otwarty charakter badania nie można wykluczyć wystąpienia błędu systematycznego.
Badanie IZALCO (ACT17453, Isa-SC + Kd)
W badaniu IZALCO oceniano preferencje pacjentów (kluczowy drugorzędowy punkt końcowy) dotyczące podskórnego podawania izatuksymabu w dawce 1400 mg pomiędzy podaniem ręcznym z użyciem strzykawki a podaniem z użyciem systemu OBDS. Łącznie 74 pacjentów randomizowano w stosunku 3:1 do grup otrzymujących izatuksymab w dawce 1400 mg podskórnie za pomocą podania ręcznego lub przez podanie z użyciem systemu OBDS. Po pierwszych 3 cyklach leczenia, sposób podawania został zmieniony u każdego uczestnika (z systemu OBDS na podanie ręczne, i odwrotnie) na 3 kolejne cykle leczenia. W 7. cyklu leczenia każdy uczestnik wybrał preferowany przez siebie sposób podawania na dalszą część badania. Wśród 47 pacjentów kwalifikujących się w cyklu 6 do oceny preferencji dotyczących sposobu podawania, 74,5% (95% CI: 59,65%–86,1%) preferowało podawanie z użyciem systemu CirCLIQ OBDS (jednostronna wartość p: 0,0004; statystycznie istotne względem hipotezy zerowej określającej poziom preferencji wynoszący ≤50%).
Doświadczenie kliniczne z izatuksymabem podawanym dożylnie
Nawracający i (lub) oporny na leczenie szpiczak mnogi
Badanie ICARIA-MM (EFC14335, porównanie schematów Isa-IV + Pd i Pd)
Skuteczność i bezpieczeństwo stosowania izatuksymabu w skojarzeniu z pomalidomidem i deksametazonem oceniano w badaniu ICARIA-MM (EFC14335), wieloośrodkowym, międzynarodowym, randomizowanym, prowadzonym metodą otwartej próby, dwuramiennym badaniu fazy III obejmującym pacjentów z nawrotowym i (lub) opornym na leczenie szpiczakiem mnogim. Pacjenci otrzymali wcześniej co najmniej dwie linie leczenia, w tym z użyciem lenalidomidu i inhibitora proteasomów, z progresją choroby w okresie 60 dni po zakończeniu wcześniejszego leczenia. Z udziału w badaniu wykluczono osoby z chorobą pierwotnie oporną na leczenie.
Łącznie 307 pacjentów randomizowano w stosunku 1:1 do grupy otrzymującej izatuksymab w skojarzeniu z pomalidomidem i deksametazonem (Isa-Pd, 154 pacjentów) lub do grupy otrzymującej pomalidomid i deksametazon (Pd, 153 pacjentów). Leczenie było podawane w obu grupach w cyklach 28-dniowych do chwili wystąpienia progresji choroby lub nieakceptowalnej toksyczności. Izatuksymab w dawce 10 mg/kg mc. był podawany we wlewie dożylnym co tydzień w pierwszym cyklu, a następnie co dwa tygodnie. Pomalidomid w dawce 4 mg był przyjmowany doustnie raz na dobę od dnia 1 do dnia 21 każdego 28-dniowego cyklu. Deksametazon w dawce 40 mg (doustnie/dożylnie) (20 mg u pacjentów w wieku ≥75 lat) był podawany w dniach 1, 8, 15 i 22 w trakcie każdego 28-dniowego cyklu.
Ogółem charakterystyka demograficzna i charakterystyka choroby były podobne w obu grupach terapeutycznych, z pewnymi niewielkimi różnicami. Mediana wieku pacjentów wynosiła 67 lat (zakres 36-86 lat), 19,9% pacjentów było w wieku ≥75 lat. Ocena stanu sprawności PS (ang. performance status, PS) wg skali sprawności ECOG (ang. Eastern Cooperative Oncology Group, ECOG) wynosiła 0 u 35,7% pacjentów w grupie izatuksymabu i 45,1% pacjentów w grupie leczenia porównawczego, 1 u 53,9% pacjentów w grupie izatuksymabu i 44,4% pacjentów w grupie leczenia porównawczego oraz 2 u 10,4% pacjentów w grupie izatuksymabu i 10,5% pacjentów w grupie leczenia porównawczego. POChP lub astma występowały w przeszłości u 10,4% pacjentów w grupie izatuksymabu wobec 10,5% pacjentów w grupie leczenia porównawczego, a zaburzenia czynności nerek (klirens kreatyniny <60 ml/min/1,73 m² pow. ciała) występowały u odpowiednio 38,6% i 33,3% pacjentów. Stopień zaawansowania klinicznego według Międzynarodowego Systemu Oceny Zaawansowania Klinicznego (ISS) w chwili włączenia do badania wynosił I u 37,5% pacjentów (u 41,6% pacjentów w grupie izatuksymabu i 33,3% pacjentów w grupie leczenia porównawczego), II u 35,5% pacjentów (u 34,4% pacjentów w grupie izatuksymabu i 36,6% pacjentów w grupie leczenia porównawczego) oraz III u 25,1% pacjentów (u 22,1% pacjentów w grupie izatuksymabu i 28,1% pacjentów w grupie leczenia porównawczego). Ogółem u 19,5% pacjentów (u 15,6% pacjentów w grupie izatuksymabu i 23,5% pacjentów w grupie leczenia porównawczego) występowało wysokie ryzyko nieprawidłowości chromosomalnych w chwili przystąpienia do badania; mutacje del(17p), t(4;14) i t(14;16) wykryto u odpowiednio 12,1% pacjentów (9,1% pacjentów w grupie izatuksymabu i 15,0% pacjentów w grupie leczenia porównawczego), 8,5% pacjentów (7,8% pacjentów w grupie izatuksymabu i 9,2% pacjentów w grupie leczenia porównawczego) i 1,6% pacjentów (0,6% pacjentów w grupie izatuksymabu i 2,6% pacjentów w grupie leczenia porównawczego).
Mediana liczby wcześniej stosowanych linii leczenia wynosiła 3 (zakres: 2-11). Wszyscy pacjenci otrzymywali wcześniej inhibitor proteasomów oraz lenalidomid, a u 56,4% pacjentów zastosowano wcześniej przeszczep komórek macierzystych. Większość pacjentów (92,5%) była oporna na leczenie lenalidomidem, 75,9% na leczenie inhibitorem proteasomów i 72,6% zarówno na leczenie immunomodulacyjne, jak i na inhibitor proteasomów, a 59% pacjentów było opornych na leczenie lenalidomidem podczas ostatniej zastosowanej linii leczenia.
Mediana czasu trwania leczenia wynosiła 41 tygodni w grupie leczonej Isa-Pd, wobec 24 tygodni w grupie leczonej Pd.
W badaniu ICARIA-MM pierwszorzędowym punktem końcowym dotyczącym skuteczności był czas przeżycia bez progresji choroby (ang. progression free survival, PFS). Poprawa PFS odpowiadała zmniejszeniu ryzyka progresji choroby lub zgonu o 40,4% u pacjentów leczonych Isa-Pd.
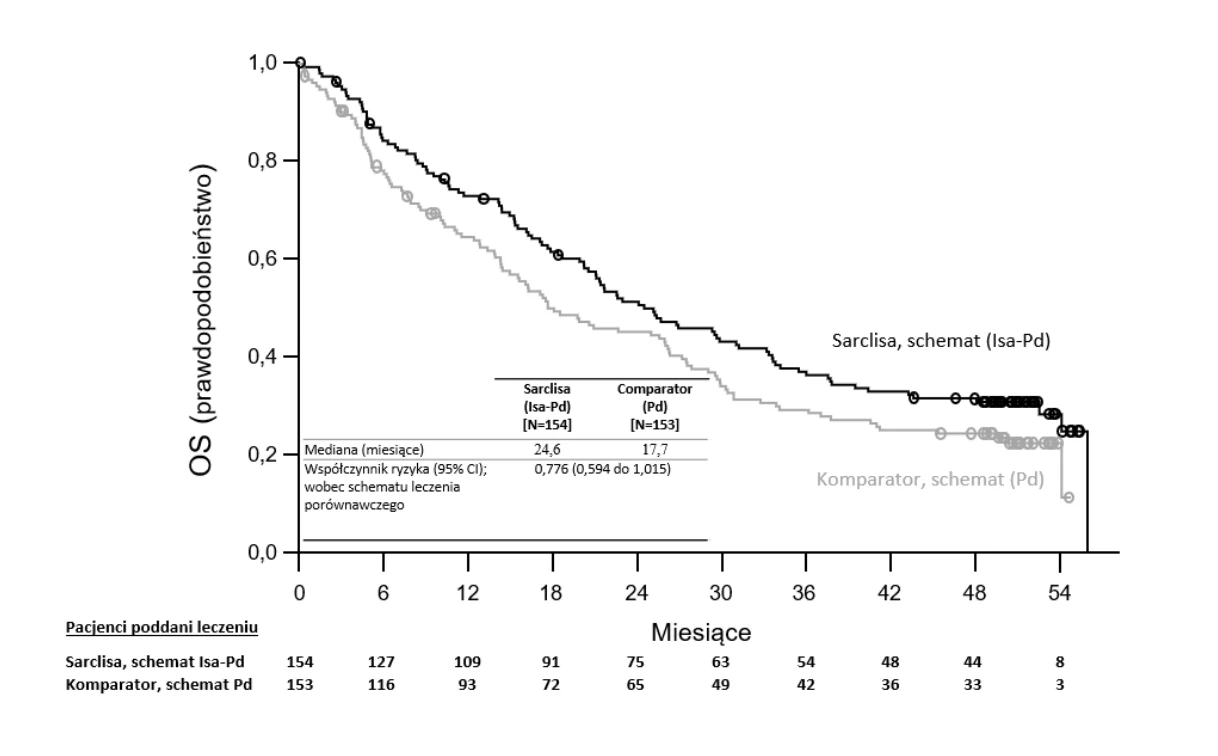
Wyniki dotyczące skuteczności przedstawiono w Tabeli 12, a krzywe Kaplana-Meiera dla PFS i OS (ang. overall survival, OS) przedstawiono na Rycinach 1 i 2.
Tabela 12: Skuteczność stosowania izatuksymabu w skojarzeniu z pomalidomidem i deksametazonem, w porównaniu z pomalidomidem i deksametazonem, w leczeniu szpiczaka mnogiego (analiza grupy zakwalifikowanej do badania [intent-to-treat])
| Punkt końcowy | Izatuksymab + pomalidomid + deksametazon N =154 | Pomalidomid + deksametazon N = 153 |
| Przeżycie bez progresji chorobya b | ||
| Mediana (miesiące) [95% CI] | 11,53 [8,936-13,897] | 6,47 [4,468-8,279] |
| Współczynnik ryzykac [95% CI] | 0,596 [0,436-0,814] | |
| Wartość p (stratyfikowany test log-rank)c | 0,0010 | |
Ogólny wskaźnik odpowiedzid Pacjenci odpowiadający na leczenie (sCR+CR+VGPR+PR) n(%) [95% CI]e | 93 (60,4) [0,5220-0,6817] | 54 (35,3) [0,2775-0,4342] |
| Iloraz szans w porównaniu z leczeniem porównawczym [dokładny 95% CI] | 2,795 [1,715-4,562] | |
| Wartość p (stratyfikowany test Cochrana-Mantela-Haenszela)c | <0,0001 | |
| Rygorystyczna odpowiedź całkowita (sCR) + odpowiedź całkowita (CR) n(%) | 7 (4,5) | 3 (2,0) |
| Bardzo dobra odpowiedź częściowa (VGPR) n(%) | 42 (27,3) | 10 (6,5) |
| Odpowiedź częściowa (PR) n(%) | 44 (28,6) | 41 (26,8) |
| VGPR lub lepiej n(%) [95% CI]e | 49 (31,8) [0,2455-0,3980] | 13 (8,5) [0,0460-0,1409] |
| Iloraz szans w porównaniu z leczeniem porównawczym [dokładny 95% CI] | 5,026 [2,514-10,586] | |
| Wartość p (stratyfikowany test Cochrana-Mantela-Haenszela)c | <0,0001 | |
| Czas trwania odpowiedzif * Mediana w miesiącach [95% CI]g | 13,27 [10,612-NR] | 11,07 [8,542-NR] |
a Wyniki dotyczące PFS były oceniane przez Niezależną Komisję Oceny Odpowiedzi (IRC) na podstawie danych z laboratorium centralnego dotyczących białka M i centralnego przeglądu wyników radiologicznych badań obrazowych z użyciem kryteriów Międzynarodowej Grupy Roboczej ds. Szpiczaka (IMWG). b Dane pacjentów bez progresji choroby lub zgonu przed datą graniczną analizy lub datą rozpoczęcia kolejnego leczenia szpiczaka zostały odcięte w dniu ostatniej ważnej oceny choroby, w ramach której nie wykazano progresji choroby, przeprowadzonej przed rozpoczęciem kolejnego leczenia szpiczaka (o ile zostało zastosowane) lub datą graniczną analizy, jeśli nastąpiła wcześniej.
c Stratyfikacja według wieku (<75 lat w porównaniu z ≥75 lat) i liczby wcześniejszych linii leczenia (2 lub 3 w porównaniu z >3) według IRT.
d sCR, CR, VGPR i PR były oceniane przez IRC z użyciem kryteriów oceny odpowiedzi opracowanych przez IMWG.
e Oszacowano metodą Cloppera-Pearsona.
f Czas trwania odpowiedzi był ustalany w odniesieniu do pacjentów, u których uzyskano odpowiedź ≥PR (93 pacjentów w grupie izatuksymabu i 54 pacjentów w grupie leczenia porównawczego). Długości czasu trwania odpowiedzi oszacowano metodą Kaplana-Meiera.
g CI dotyczące wartości oszacowanych metodą Kaplana-Meiera zostały obliczone z transformacją logarytmiczno-logarytmiczną funkcji przeżycia i metodami Brookmeyera i Crowleya. *Data graniczna zbierania danych: 11 października 2018 r. Mediana okresu obserwacji = 11,60 miesięcy. HR<1 na korzyść grupy leczonej Isa-Pd.
NR: nie osiągnięto
U pacjentów z grupy wysokiego ryzyka cytogenetycznego (ocena centralnego laboratorium) mediana PFS wynosiła 7,49 (95% CI: od 2,628 do NC) w grupie leczonej Isa-Pd i 3,745 (95% CI: od 2,793 do 7,885) w grupie leczonej Pd (HR=0,655; 95% CI: od 0,334 do 1,283). Poprawę PFS w grupie leczonej Isa-Pd obserwowano również u pacjentów w wieku >75 lat (HR=0,479; 95% CI: od 0,242 do 0,946), ze stopniem III wg ISS w chwili przystąpienia do badania (HR=0,635; 95% CI: od 0,363 do 1,110), z wyjściowym klirensem kreatyniny <60 ml/min/1,73 m² pow. ciała (HR=0,502; 95% CI: od 0,297 do 0,847), po >3 wcześniej zastosowanych liniach leczenia (HR=0,590; 95% CI: od 0,356 do 0,977), u pacjentów opornych na wcześniejsze linie leczenia lenalidomidem (HR=0,593; 95% CI: od 0,431 do 0,816) lub inhibitorem proteasomów (HR=0,578; 95% CI: od 0,405 do 0,824) i u pacjentów opornych na leczenie lenalidomidem w ramach ostatniej zastosowanej linii leczenia przed przystąpieniem do badania (HR= 0,601; 95% CI: od 0,436 do 0,828).
Dostępne są niewystarczające dane do stwierdzenia skuteczności stosowania Isa-Pd u pacjentów leczonych wcześniej daratumumabem (1 pacjent w grupie izatuksymabu i nieobecność tego typu pacjentów w grupie leczenia porównawczego).
Mediana czasu do wystąpienia pierwszej odpowiedzi u pacjentów odpowiadających na leczenie wynosiła 35 dni w grupie Isa-Pd, w porównaniu z 58 dniami w grupie Pd. Przy medianie czasu obserwacji wynoszącej 52,44 miesiąca, ostateczna mediana całkowitego przeżycia wynosiła 24,57 miesiąca w grupie Isa-Pd i 17,71 miesiąca w grupie Pd (HR=0,776; 95% CI: 0,594 do 1,015).
Rycina 1: Krzywe Kaplana-Meiera PFS – populacja ITT – badanie ICARIA-MM (ocena przez IRC)
Rycina 2: Krzywe Kaplana-Meiera OS – populacja ITT – badanie ICARIA-MM
Data graniczna zbierania danych = 7 lutego 2023 r.
W badaniu ICARIA-MM (EFC14335) stosowano wlew izatuksymabu w objętości zależnej od masy ciała. Metoda infuzji w stałej objętości opisana w punkcie 4.2 została oceniona w części B badania TCD14079, przy czym symulacje farmakokinetyczne potwierdziły istnienie minimalnych różnic pomiędzy farmakokinetyką po wstrzyknięciu objętości zależnej od masy ciała pacjenta i stałej objętości 250 ml (patrz punkt 5.2). W części B badania TCD14079 nie stwierdzono nowych sygnałów 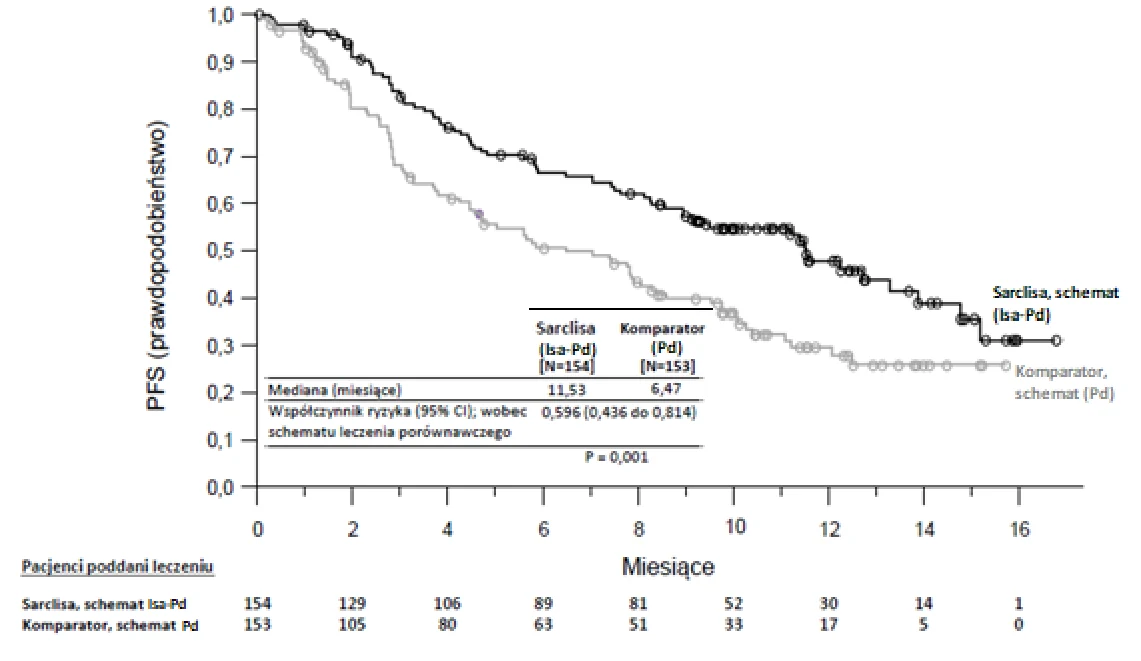
 dotyczących bezpieczeństwa lub różnic skuteczności i bezpieczeństwie w porównaniu z badaniem ICARIA-MM.
Badanie IKEMA (EFC15246, porównanie schematów Isa-IV + Kd i Kd)
Skuteczność i bezpieczeństwo stosowania izatuksymabu w skojarzeniu z karfilzomibem i deksametazonem oceniano w badaniu IKEMA (EFC15246), wieloośrodkowym, międzynarodowym, randomizowanym, prowadzonym metodą otwartej próby, dwuramiennym badaniu fazy III obejmującym pacjentów z nawrotowym i (lub) opornym na leczenie szpiczakiem mnogim. Pacjenci otrzymali wcześniej od jednej do trzech linii leczenia. Z udziału w badaniu wykluczono pacjentów z chorobą pierwotnie oporną na leczenie, którzy byli wcześniej leczeni karfilzomibem lub którzy byli oporni na wcześniejsze leczenie przeciwciałami monoklonalnymi anty-CD38. Łącznie 302 pacjentów randomizowano w stosunku 3:2 do grupy otrzymującej izatuksymab w skojarzeniu z karfilzomibem i deksametazonem (Isa-Kd, 179 pacjentów) lub do grupy otrzymującej karfilzomib i deksametazon (Kd, 123 pacjentów). Leczenie podawano w obu grupach w cyklach 28-dniowych, do chwili wystąpienia progresji choroby lub nieakceptowalnej toksyczności. Izatuksymab w dawce 10 mg/kg mc. podawano we wlewie dożylnym co tydzień w pierwszym cyklu, a następnie co dwa tygodnie. Karfilzomib podawano we wlewie dożylnym w dawce 20 mg/m2 pc. w dniach 1 i 2; w dawce 56 mg/m2 pc. w dniach 8, 9, 15 i 16 w trakcie cyklu 1; i w dawce 56 mg/m2 pc. w dniach 1, 2, 8, 9, 15 i 16 w trakcie kolejnych 28-dniowych cykli. Deksametazon w dawce 20 mg (dożylnie w dniach podawania izatuksymabu i (lub) wlewów karfilzomibu oraz doustnie (p.o.) w pozostałe dni) podawano w dniach 1, 2, 8, 9, 15, 16, 22 i 23 w trakcie każdego 28-dniowego cyklu.
Ogółem charakterystyka demograficzna i charakterystyka choroby były podobne w obu grupach terapeutycznych, z pewnymi niewielkimi różnicami. Mediana wieku pacjentów wynosiła 64 lata (zakres 33-90 lat), 8,9% pacjentów było w wieku ≥75 lat. Ocena PS wg skali sprawności ECOG wynosiła 0 u 53,1% pacjentów w grupie Isa-Kd i 59,3% pacjentów w grupie Kd, 1 u 40,8% pacjentów w grupie Isa-Kd i 36,6% pacjentów w grupie Kd, 2 u 5,6% pacjentów w grupie Isa-Kd i 4,1% pacjentów w grupie Kd oraz 3 u 0,6% pacjentów w grupie Isa-Kd i 0% pacjentów w grupie Kd. Odsetek pacjentów z zaburzeniami czynności nerek (eGFR <60 ml/min/1,73 m2) wyniósł 24,0% w grupie Isa-Kd, w porównaniu do 14,6% w grupie Kd. Stopień zaawansowania klinicznego według ISS w chwili włączenia do badania wynosił I u 53,0% pacjentów, II u 31,1% pacjentów oraz III u 15,2% pacjentów. Stopień zaawansowania klinicznego według Zmodyfikowanego Międzynarodowego Systemu Oceny Zaawansowania Klinicznego (ang. Revised International Staging System, R-ISS) w chwili włączenia do badania wynosił I u 25,8% pacjentów, II u 59,6% pacjentów oraz III u 7,9% pacjentów. Ogółem u 24,2% pacjentów występowało wysokie ryzyko nieprawidłowości chromosomalnych w chwili przystąpienia do badania; mutacje del(17p), t(4;14) i t(14;16) wykryto u odpowiednio 11,3%, 13,9% i 2,0% pacjentów. Ponadto, mutację gain(1q21) wykryto u 42,1% pacjentów.
Mediana liczby wcześniej stosowanych linii leczenia wynosiła 2 (zakres: 1-4), a 44% pacjentów otrzymało wcześniej 1 linię leczenia. W sumie 89,7% pacjentów otrzymało wcześniej inhibitory proteasomów, 78,1% otrzymywało wcześniej immunomodulatory (w tym 43,4% otrzymało wcześniej lenalidomid), a 61,3% otrzymało wcześniej przeszczep komórek macierzystych. W sumie 33,1% pacjentów było opornych na wcześniej podawane inhibitory proteasomów, 45,0% było opornych na wcześniej podawane immunomodulatory (w tym 32,8% opornych na lenalidomid), a 20,5% było opornych zarówno na inhibitor proteasomów, jak i na immunomodulator.
Mediana czasu trwania leczenia wynosiła 80 tygodni w grupie leczonej Isa-Kd, wobec 61,4 tygodni w grupie leczonej Kd.
Pierwszorzędowym punktem końcowym badania IKEMA był czas przeżycia bez progresji choroby (PFS). Przy medianie czasu obserwacji wynoszącej 20,73 miesiąca, w analizie pierwotnej PFS wykazano statystycznie istotną poprawę PFS odpowiadającą zmniejszeniu ryzyka progresji choroby lub zgonu o 46,9% u pacjentów leczonych Isa-Kd w porównaniu do pacjentów leczonych Kd.
Wyniki dotyczące skuteczności przedstawiono w Tabeli 13, a krzywe Kaplana-Meiera dla PFS i OS przedstawiono na Rycinach 3 i 4.
Tabela 13: Skuteczność izatuksymabu w skojarzeniu z karfilzomibem i deksametazonem, w porównaniu z karfilzomibem i deksametazonem, w leczeniu szpiczaka mnogiego (analiza grupy zakwalifikowanej do badania [intent-to-treat])
| Punkt końcowy | Izatuksymab + karfilzomib + deksametazon N=179 | Karfilzomib + deksametazon N=123 |
Przeżycie bez progresji chorobya Mediana (miesiące) [95% CI] Współczynnik ryzykab [99% CI] Wartość p (stratyfikowany test log-rank)b | NR [NR -NR] 19,15 [15,77-NR] 0,531 [0,318-0,889] 0,0013 | |
Ogólny wskaźnik odpowiedzic Pacjenci odpowiadający na leczenie (sCR+CR+VGPR+PR) [95% CI]d Wartość p (stratyfikowany test Cochrana-Mantela-Haenszela)b Odpowiedź całkowita (CR) Bardzo dobra odpowiedź częściowa (VGPR) Odpowiedź częściowa (PR) | 86,6% [0,8071-0,9122] 82,9% [0,7509-0,8911] 0,3859 39,7% 27,6% 33,0% 28,5% 14,0% 26,8% | |
VGPR lub lepiej (sCR+CR+VGPR) [95% CI]d Wartość p (stratyfikowany test Cochrana-Mantela-Haenszela)b e CRf [95% CI]d | 72,6% [0,6547-0,7901] 56,1% [0,4687 -0,6503] 0,0021 39,7% [0,3244-0,4723] 27,6% [0,1996 - 0,3643] | |
Brak obecności minimalnej choroby resztkowej (MRD)g [95% CI]d Wartość p (stratyfikowany test Cochrana-Mantela-Haenszela)b e | 29,6% [0,2303-0,3688] 13,0% [0,0762-0,2026] 0,0008 | |
Czas trwania odpowiedzih *(PR lub lepiej) Mediana w miesiącach [95% CI]i Współczynnik ryzykab [95% CI] | NR [NR-NR] NR [14,752-NR] 0,425 [0,269-0,672] | |
a Wyniki dotyczące PFS były oceniane przez Niezależną Komisję Oceny Odpowiedzi (IRC) na podstawie danych z laboratorium centralnego dotyczących białka M i centralnego przeglądu wyników radiologicznych badań obrazowych z użyciem kryteriów Międzynarodowej Grupy Roboczej ds. Szpiczaka (IMWG). b Stratyfikacja na podstawie liczby wcześniej stosowanych linii leczenia (1 w porównaniu z >1) i R-ISS (I lub II w porównaniu z III, w porównaniu z niesklasyfikowanymi) zgodnie z IRT.
c sCR, CR, VGPR i PR były oceniane przez IRC z użyciem kryteriów oceny odpowiedzi opracowanych przez IMWG.
d Oszacowano metodą Cloppera-Pearsona.
e Nominalna wartość p.
f CR będzie określona w ostatecznej analizie.
g Na podstawie poziomu czułości 10-5 w badaniu NGS (ang. Next-Generation Sequencing) w populacji ITT. h Na podstawie pacjentów odpowiadających w populacji ITT. Estymacja Kaplana-Meiera dotycząca czasu trwania odpowiedzi.
i CI dotyczące wartości oszacowanych metodą Kaplana-Meiera zostały obliczone z transformacją logarytmiczno-logarytmiczną funkcji przeżycia i metodami Brookmeyera i Crowleya.
*Data graniczna zbierania danych: 7 lutego 2020 r. Mediana czasu obserwacji = 20,73 miesięcy. HR<1 na korzyść grupy leczonej Isa-Kd.
NR: nie osiągnięto, ang. not reached.
Poprawę PFS w grupie otrzymującej Isa-Kd obserwowano u pacjentów z wysokim ryzykiem cytogenetycznym (ocena centralnego laboratorium, HR=0,724; 95% CI: 0,361 do 1.451), nieprawidłowościami chromosomalnymi, z mutacją gain (1q21), (HR=0,569; 95% CI: 0,330 do 0,981), w wieku ≥65 lat (HR=0,429; 95% CI: 0,248 do 0,742), z wyjściowym eGFR liczonym według wzoru modyfikacji diety w chorobach nerek (ang. Modification of Diet in Renal Disease, MDRD) < 60 ml/min/1,73 m² (HR=0,273; 95% CI: 0,113 do 0,660), z >1 wcześniej stosowaną linią leczenia (HR=0,479; 95% CI: 0,294 do 0,778), z ISS stopnia III na początku badania (HR=0,650; 95% CI: 0,295 do 1,434) i u pacjentów opornych na wcześniejsze linie leczenia lenalidomidem (HR=0,598; 95% CI: 0,339 do 1,055).
W analizie wrażliwości bez wykluczania dalszego leczenia szpiczaka, mediana PFS nie została osiągnięta (NR) w grupie Isa-Kd, w porównaniu z 19,0 miesięcy (95% CI: 15,38 do NR) w grupie Kd (HR = 0,572; 99% CI: 0,354 do 0,925, p=0,0025).
Dostępne są niewystarczające dane do stwierdzenia skuteczności stosowania Isa-Kd u pacjentów leczonych wcześniej daratumumabem (1 pacjent w grupie izatuksymabu i nieobecność tego typu pacjentów w grupie leczenia porównawczego).
Mediana czasu do wystąpienia pierwszej odpowiedzi wynosiła 1,08 miesiąca w grupie leczonej Isa-Kd i 1,12 miesiąca w grupie leczonej Kd. Mediana czasu do kolejnego leczenia szpiczaka wynosiła 43,99 miesiąca w grupie leczonej Isa-Kd i 25,00 miesięcy w grupie leczonej Kd (HR=0,583; 95% CI: 0,429 do 0,792).
Rycina 3 - Krzywe Kaplana-Meiera PFS – populacja ITT – badanie IKEMA (ocena przez IRC)
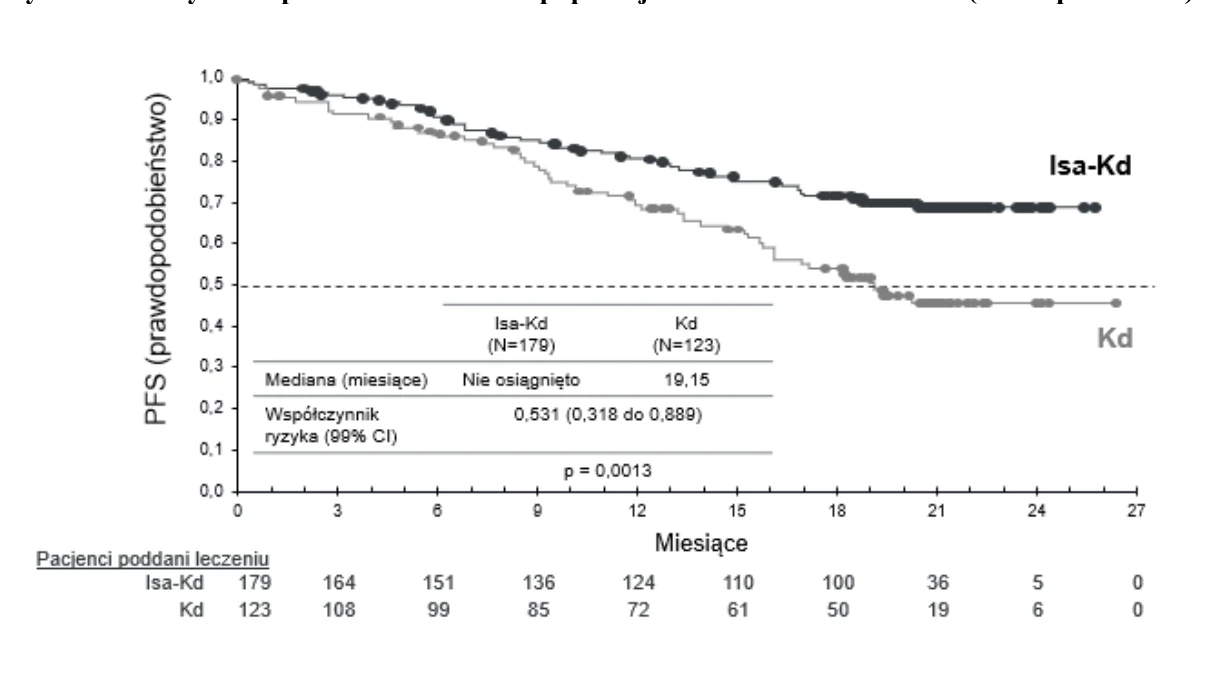 Data graniczna zbierania danych = 7 lutego 2020 r.
Rycina 4 - Krzywe Kaplana-Meiera OS – populacja ITT – badanie IKEMA
Data graniczna zbierania danych = 7 lutego 2023 r.
Wśród pacjentów z wartością wyjściową eGFR (MDRD) < 50 ml/min/1,73 m2, całkowitą odpowiedź nerek (≥ 60 ml/min/1,73 m2 w ≥ 1 analizie po rozpoczęciu badania) obserwowano u 52,0% (13/25) pacjentów w grupie leczonej Isa-Kd i 30,8% (4/13) w grupie leczonej Kd. Utrzymująca się całkowita odpowiedź nerek (≥ 60 dni) wystąpiła u 32,0% (8/25) pacjentów w grupie leczonej Isa-Kd i 7,7% (1/13) w grupie leczonej Kd. U 4 pacjentów w grupie leczonej Isa-Kd i 3 pacjentów w grupie leczonej Kd, z ciężkimi zaburzeniami czynności nerek na początku badania (eGFR (MDRD) > 15 do < 30 ml/min/1,73 m2), minimalną odpowiedź nerek (≥ 30 do < 60 ml/min/1,73 m2 w ≥ 1 analizie po rozpoczęciu badania) obserwowano u 100% pacjentów w grupie leczonej Isa-Kd i u 33,3% pacjentów w grupie leczonej Kd.
Przy medianie czasu obserwacji wynoszącej 43,96 miesiąca, końcowa analiza PFS wykazała medianę PFS wynoszącą 35,65 miesiąca w grupie Isa-Kd w porównaniu z 19,15 miesiąca w grupie Kd, ze współczynnikiem ryzyka 0,576 (95,4% CI: od 0,418 do 0,792). Ostateczna odpowiedź całkowita, oceniona za pomocą zwalidowanego testu IFE swoistego dla izatuksymabu (Sebia Hydrashift) (patrz punkt 4.5), wynosiła 44,1% w grupie Isa-Kd w porównaniu z 28,5% w grupie Kd, z ilorazem szans 2,094 (95% CI: od 1,259 do 3,482, opisowa p = 0,0021). U 26,3% pacjentów w grupie Isa-Kd uzyskano zarówno negatywny wynik MRD, jak i CR w porównaniu z 12,2% pacjentów w grupie Kd, z ilorazem szans 2,571 (95% CI: od 1,354 do 4,882, opisowa p = 0,0015).
Przy medianie czasu obserwacji wynoszącej 56,61 miesiąca, nie osiągnięto mediany całkowitego przeżycia w grupie Isa-Kd (95% CI: 52,172 do NR), a w grupie Kd wynosiła 50,60 miesiąca (95% CI: 38,932 do NR) (HR=0,855; 95% CI: 0,608 do 1,202).
Nowo rozpoznany szpiczak mnogi
Badanie IMROZ (EFC12522, porównanie schematów Isa-IV +VRd i VRd)
Skuteczność i bezpieczeństwo stosowania izatuksymabu w skojarzeniu z bortezomibem, lenalidomidem i deksametazonem oceniano w badaniu IMROZ (EFC12522), wieloośrodkowym, międzynarodowym, randomizowanym, prowadzonym metodą otwartej próby, dwuramiennym badaniu fazy III obejmującym pacjentów z nowo rozpoznanym szpiczakiem mnogim (NDMM), którzy nie zostali zakwalifikowani do przeszczepienia komórek macierzystych. 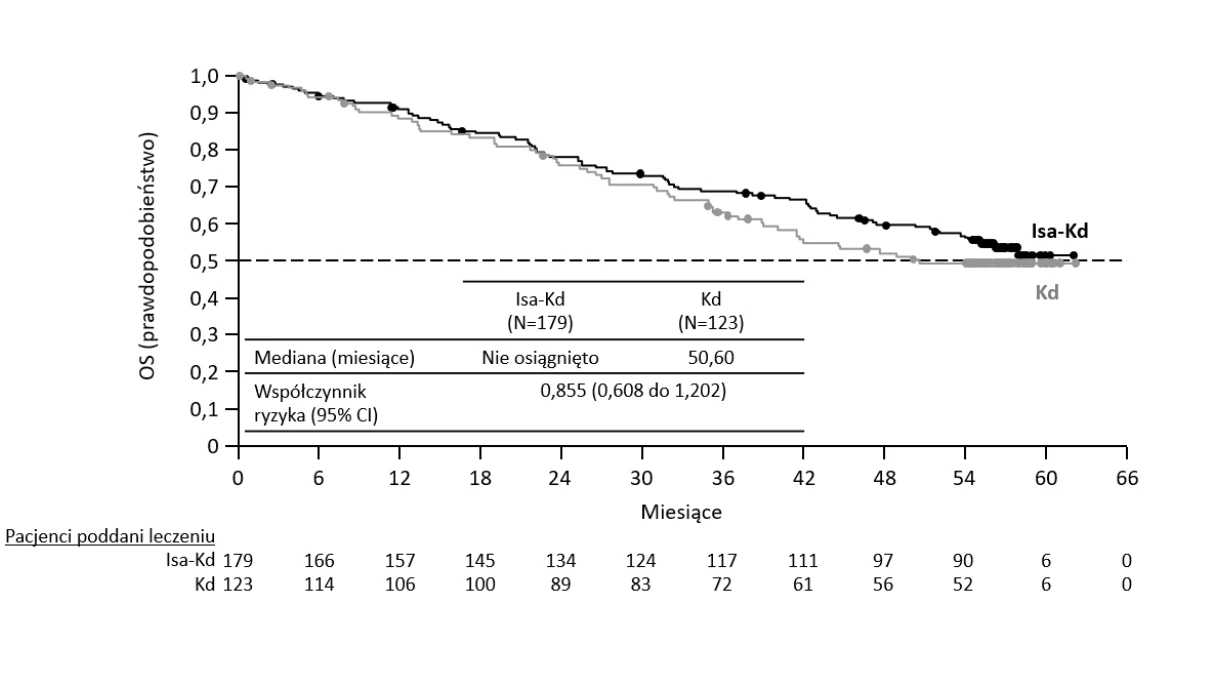
Z udziału w badaniu wykluczono pacjentów w wieku powyżej 80 lat, a także pacjentów z chorobami współistniejącymi, które na podstawie oceny medycznej badacza nie pozwalają na przeprowadzenie przeszczepienia u pacjentów z NDMM (np. choroba płuc lub choroba wieńcowa).
Łącznie 446 pacjentów randomizowano w stosunku 3:2 do grupy otrzymującej izatuksymab w skojarzeniu z bortezomibem, lenalidomidem i deksametazonem (Isa-VRd, 265 pacjentów) lub do grupy otrzymującej bortezomibem, lenalidomidem i deksametazon (VRd, 181 pacjentów), podawanych w obu grupach w trakcie 4 cykli trwających 42 dni w okresie indukcji. Po zakończeniu cyklu 4., pacjenci rozpoczęli okres leczenia ciągłego zaczynając od cyklu 5., 28-dniowych cykli podawanych do chwili wystąpienia progresji choroby lub nieakceptowalnej toksyczności. Podczas okresu leczenia ciągłego, pacjenci w grupie Isa-VRd, otrzymywali izatuksymab w skojarzeniu z lenalidomidem i deksametazonem (Isa-Rd), a pacjenci w grupie VRd otrzymywali lenalidomid i deksametazon (Rd).
Podczas okresu indukcji (cykl od 1. do 4., w cyklach 42-dniowych), izatuksymab w dawce 10 mg/kg mc. podawano we wlewie dożylnym w dniach 1., 8., 15., 22. i 29. w trakcie cyklu 1 oraz w dniach 1.,
- 15. i 29. od 2. do 4 cyklu. Bortezomib w dawce 1,3 mg/m² podawano podskórnie w dniach 1., 4., 8., 11., 22., 25., 29. i 32. w trakcie każdego cyklu. Lenalidomid w dawce 25 mg/dzień podawano doustnie od dnia 1. do 14. oraz od dnia 22. do 35. w trakcie każdego cyklu. Deksametazon w dawce 20 mg/dzień (dożylnie w dniach podawania izatuksymabu oraz doustnie w pozostałe dni) podawano w dniach 1., 2., 4., 5., 8., 9., 11., 12., 15., 22., 23., 25., 26., 29., 30., 32. i 33. w trakcie każdego cyklu oraz w dniach 1., 4., 8., 11., 15., 22., 25., 29. i 32. w trakcie każdego cyklu u pacjentów w wieku ≥75 lat.
Podczas okresu leczenia ciągłego (od cyklu 5., w cyklach 28-dniowych), izatuksymab w dawce 10 mg/kg mc. podawano we wlewie dożylnym w dniach 1. i 15. od cyklu 5. do 17. oraz w dniu 1. od cyklu 18. Lenalidomid w dawce 25 mg/dzień podawano doustnie w dniach od 1. do 21. w trakcie każdego cyklu. Deksametazon w dawce 20 mg/dzień (dożylnie w dniach podawania izatuksymabu oraz doustnie w pozostałe dni) podawano w dniach 1., 8., 15. i 22. w trakcie każdego cyklu.
Ogółem charakterystyka demograficzna i charakterystyka choroby były podobne w obu grupach terapeutycznych, z pewnymi niewielkimi różnicami. Mediana wieku pacjentów wynosiła 72 lata (zakres 60-80 lat), 26% pacjentów było w wieku ≥75 lat. Ocena PS wg skali sprawności ECOG wynosiła 0 u 46,4% pacjentów w grupie Isa-VRd i 43,6% pacjentów w grupie VRd, 1 u 42,3% pacjentów w grupie Isa-VRd i 45,9% pacjentów w grupie VRd i 2 u 10,9% pacjentów w grupie Isa-VRd i 10,5% pacjentów w grupie VRd oraz 3 u 0,4% pacjentów w grupie Isa-VRd i 0% pacjentów w grupie VRd. Odsetek pacjentów z zaburzeniami czynności nerek (eGFR <60 ml/min/1,73 m2) wyniósł 24,9% w grupie Isa-VRd, w porównaniu do 34,3% w grupie VRd. Stopień zaawansowania klinicznego według Zmodyfikowanego Międzynarodowego Systemu Oceny Zaawansowania Klinicznego (R-ISS) w chwili włączenia do badania wynosił I u 24,9% pacjentów, II u 61,5% pacjentów oraz III u 10,2% pacjentów. Ogółem u 15,1% pacjentów występowało wysokie ryzyko nieprawidłowości chromosomalnych w chwili przystąpienia do badania; mutacje del(17p), t(4;14) i t(14;16) wykryto u odpowiednio 5,7%, 7,9% i 1,9% pacjentów. Ponadto, mutację 1q21+ wykryto u 35,8% pacjentów.
Mediana czasu trwania leczenia wynosiła 53,2 miesięcy w grupie leczonej Isa-VRd, wobec 31,3 miesięcy w grupie leczonej VRd.
Pierwszorzędowym punktem końcowym badania IMROZ był czas przeżycia bez progresji choroby (PFS). Przy medianie czasu obserwacji wynoszącej 59,73 miesiąca, w analizie pierwotnej PFS wykazano statystycznie istotną poprawę PFS odpowiadającą zmniejszeniu ryzyka progresji choroby lub zgonu o 40,4% u pacjentów leczonych Isa-VRd w porównaniu do pacjentów leczonych VRd.
Wyniki dotyczące skuteczności przedstawiono w Tabeli 14, a krzywe Kaplana-Meiera dla PFS przedstawiono na Rycinie 5.
Tabela 14*: Skuteczność izatuksymabu w skojarzeniu z bortezomibem, lenalidomidem i deksametazonem, w porównaniu z bortezomibem, lenalidomidem i deksametazonem, w leczeniu nowo rozpoznanego szpiczaka mnogiego u pacjentów niekwalifikujących się do przeszczepienia (analiza grupy zakwalifikowanej do badania [intent-to-treat])
| Punkt końcowy | Izatuksymab + bortezomib + lenalidomid + deksametazon N=265 | Bortezomib + lenalidomid + deksametazon N=181 |
Przeżycie bez progresji chorobya Mediana (miesiące) [95% CI] Współczynnik ryzykab [98,5% CI] Wartość p (stratyfikowany test log-rank)b | NR [NR -NR] 54,34 [45,21-NR] 0,596 [0,406-0,876] 0,0009 | |
CR lub lepiej (sCR oraz CR) [95% CI]c Wartość p (stratyfikowany test log-rank)b | 74,7% [0,6904-0,7984] 64,1% [0,5664 -0,7107] 0,0160 | |
Brak obecności minimalnej choroby resztkowejd i CR [95% CI]c Wartość p (stratyfikowany test Cochrana-Mantela-Haenszela)b | 55,5% [0,4927-0,6155] 40,9% [0,3365-0,4842] 0,0026 | |
Ogólny wskaźnik odpowiedzie Pacjenci odpowiadający na leczenie (sCR+CR+VGPR+PR) [95% CI]c | 91,3% [0,8726-0,9442] | 92,3% [0,8736-0,9571] |
Ścisła odpowiedź całkowita (sCR) Odpowiedź całkowita (CR) Bardzo dobra odpowiedź częściowa (VGPR) Odpowiedź częściowa (PR) | 10,9% 63,8% 14,3% 2,3% | 5,5% 58,6% 18,8% 9,4% |
a Wyniki dotyczące PFS były oceniane przez Niezależną Komisję Oceny Odpowiedzi (IRC) na podstawie danych z laboratorium centralnego dotyczących białka M i centralnego przeglądu wyników radiologicznych badań obrazowych z użyciem kryteriów Międzynarodowej Grupy Roboczej ds. Szpiczaka (IMWG). b Stratyfikacja na podstawie wieku (<70 lat w porównaniu z ≥70 lat) i stopnia R-ISS (I lub II w porównaniu z III lub z niesklasyfikowanymi) zgodnie z IRT.
c Oszacowano metodą Cloppera-Pearsona.
d Na podstawie poziomu czułości 10-5 w badaniu NGS w populacji ITT.
e sCR, CR, VGPR i PR były oceniane przez IRC z użyciem kryteriów oceny odpowiedzi opracowanych przez IMWG. Wyniki należy interpretować opisowo.
* Data graniczna zbierania danych: 26 września 2023 r. Mediana czasu obserwacji = 59,73 miesiąca. NR: nie osiągnięto, ang. not reached.
Poprawę PFS w grupie otrzymującej Isa-VRd potwierdzano analizami wrażliwości i obserwowano ją u większości podgrup pacjentów, w tym u pacjentów z nieprawidłowością chromosomalną mutacją 1q21+ (HR=0,407; 95% CI: 0,253 do 0,653), w wieku ≥70 lat (HR=0,671; 95% CI: 0,463 do 0,972), z wyjściowym eGFR liczonym według wzoru modyfikacji diety w chorobach nerek (MDRD) < 60 ml/min/1,73 m² (HR=0,63; 95% CI: 0,371 do 1,068), z >1 wcześniej stosowaną linią leczenia (HR=0,479; 95% CI: 0,294 do 0,778), z oceną PS >1 wg skali sprawności ECOG (HR=0,606; 95% CI: 0,246 do 1,493).
Negatywny wynik MRD w badaniu NGS (na podstawie poziomu czułości 10-5) osiągnięto u 58,1% pacjentów w grupie Isa-VRd z medianą czasu do wystąpienia pierwszego negatywnego wyniku MRD w badaniu NGS wynoszącą 196,5 dnia (zakres: 87-1834). U pacjentów w grupie VRd negatywny wynik MRD w badaniu NGS (na podstawie poziomu czułości 10-5) osiągnięto u 43,6% pacjentów z medianą czasu do wystąpienia pierwszego negatywnego wyniku MRD w badaniu NGS wynoszącą 197,0 dni (zakres: 107-1512).
Odsetek negatywnych wyników MRD w badaniu NGS utrzymywał się przez co najmniej 12 miesięcy i wystąpił u 46,8% pacjentów w grupie Isa-VRd oraz u 24,3% pacjentów w grupie VRd.
Mediana czasu do progresji nie została osiągnięta u pacjentów w grupie Isa-VRd i wynosiła 59,70 miesiąca (95% CI: 48,164 do NR) w grupie VRd (HR-0,414; 95% CI: 0,286 do 0,598). Mediana czasu odpowiedzi nie została osiągnięta u pacjentów w grupie Isa-VRd i wynosiła 58,25 miesiąca (95% CI: 44,583 do NR) w grupie VRd. Mediana czasu do wystąpienia pierwszej odpowiedzi wynosiła 1,51 miesiąca w grupie Isa-VRd oraz 1,48 miesiąca w grupie VRd. W grupie Isa-VRd, 52,1% pacjentów przerwało leczenie w trakcie badania, a 14,3% pacjentów przerwało leczenie z powodu progresji choroby. W grupie VRd, 75,7% pacjentów przerwało leczenie w trakcie badania, a 37% pacjentów przerwało leczenie z powodu progresji choroby. Mediana czasu do kolejnego leczenia szpiczaka nie została osiągnięta w grupie Isa-VRd, a w grupie VRd wynosiła 63,57 miesiąca (H=0,376; 95% CI: 0,265 do 0,534). W żadnej grupie terapeutycznej nie osiągnięto mediany przeżywalności ogólnej. Na podstawie analizy opisowej danych dotyczących przeżywalności ogólnej stwierdzono, że 26% pacjentów w grupie Isa-VRd i 32,6% pacjentów w grupie VRd zmarło (HR=0,776; 99,97% CI: 0,407 do 1,48).
Rycina 5 - Krzywe Kaplana-Meiera PFS – populacja ITT – badanie IMROZ (ocena przez IRC)
Data graniczna zbierania danych = 26 września 2023 r.
GMMG-HD7 (IIT 15403, porównanie schematów Isa-IV + VRd i VRd)
Skuteczność i bezpieczeństwo stosowania izatuksymabu w skojarzeniu z bortezomibem, lenalidomidem i deksametazonem oceniano w badaniu GMMG-HD7 – prospektywnym, randomizowanym, prowadzonym metodą otwartej próby w 2 grupach badaniu fazy III prowadzonym przez Niemieckojęzyczną Wieloośrodkową Grupę ds. Szpiczaka (GMMG) – u pacjentów z nowo rozpoznanym szpiczakiem mnogim, którzy kwalifikowali się do przeszczepienia komórek macierzystych. Możliwość kwalifikowania pacjentów do ASCT oceniano głównie na podstawie wieku pacjenta (<70 lat) lub chorób współistniejących, które mogłyby uniemożliwić pacjentowi otrzymanie 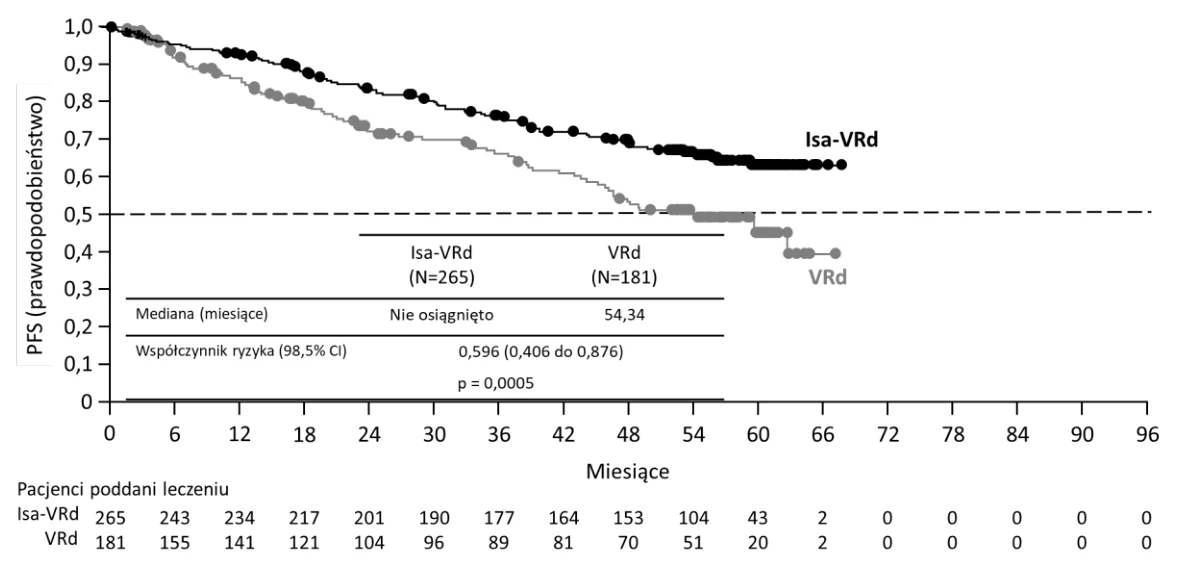 terapii wysokodawkowej w związku z przeszczepem autologicznym. Badanie przeprowadzono w 2 częściach; część 1 obejmuje leczenie indukcyjne i intensyfikujące, a część 2 to leczenie podtrzymujące (faza trwająca obecnie). Opisano wyniki części 1.
Łącznie 662 pacjentów przydzielono losowo w stosunku 1:1 do grupy otrzymującej izatuksymab w skojarzeniu z bortezomibem, lenalidomidem i deksametazonem (Isa-VRd: 331 pacjentów) lub bortezomibem, lenalidomidem i deksametazonem (VRd: 331 pacjentów), podawanych w obu grupach w 3 cyklach (cyklach 1–3) trwających po 42 dni w ramach leczenia indukcyjnego. Po cyklu 3 pacjenci otrzymywali standardowe leczenie intensyfikujące, w tym ASCT. ASCT powtórzono 2–3 miesiące po początkowym ASCT u pacjentów bez CR lub pacjentów z grupy wysokiego ryzyka. W części 2, przed rozpoczęciem leczenia podtrzymującego, pacjentów ponownie zrandomizowano w stosunku 1:1 do grupy otrzymującej izatuksymab w połączeniu z lenalidomidem albo sam lenalidomid. Leczenie podtrzymujące jest podawane w cyklach 28-dniowych przez maksymalnie 3 lata, do czasu wystąpienia progresji choroby lub nadmiernej toksyczności, w zależności od tego, co nastąpi wcześniej. W obu grupach leczenia pacjenci otrzymywali deksametazon tylko w pierwszym cyklu leczenia podtrzymującego.
W okresie indukcji izatuksymab w dawce 10 mg/kg podawano we wlewie dożylnym w dniach 1, 8, 15, 22 i 29 w cyklu 1 oraz w dniach 1, 15 i 29 w cyklach od 2 do 3. Bortezomib podawano podskórnie w dawce 1,3 mg/m2 w dniach 1, 4, 8, 11, 22, 25, 29 i 32 każdego cyklu. Lenalidomid podawano doustnie w dawce 25 mg/dobę w dniach od 1 do 14 oraz od 22 do 35 każdego cyklu. Deksametazon (dożylnie w dniach wlewu izatuksymabu oraz doustnie w pozostałych dniach) w dawce 20 mg/dobę podawano w dniach 1, 2, 4, 5, 8, 9, 11, 12, 15, 22, 23, 25, 26, 29, 30, 32 i 33 każdego cyklu.
Ogólna charakterystyka demograficzna i cechy choroby podczas oceny wyjściowej były podobne w obu grupach leczenia (Isa-VRd oraz VRd). Mediana wieku pacjentów wynosiła 59,5 roku (zakres: 26–70 lat), a 23,9% pacjentów było w wieku ≥65 lat. Odsetek pacjentów z zaburzeniami czynności nerek (eGFR <60 ml/min/1,73 m2) wynosił 19,7% w grupie Isa-VRd w porównaniu z 17,7% w grupie VRd. Stopień zaawansowania ISS (International Staging System) w chwili włączenia do badania wynosił I u 41,4%, II u 36,9% i III u 21,8% pacjentów. Stopień zaawansowania R-ISS (Revised International Staging System) w chwili włączenia do badania wynosił I u 26,6%, II u 61% i III u 8% pacjentów. Ogółem u 18,7% pacjentów występowały nieprawidłowości chromosomalne związane z wysokim ryzykiem w chwili rozpoczęcia udziału w badaniu; zmiany del(17p), t(4;14) i t(14;16) występowały u odpowiednio 8,9%, 10,1% i 2,6% pacjentów. Ponadto u 32,9% pacjentów występowała amplifikcja 1q21+.
Mediana czasu trwania leczenia indukcyjnego wynosiła 18 tygodni w grupach Isa-VRd i VRd. Mediana czasu udziału w części 1 (leczenie indukcyjne i intensyfikujące) wynosiła 45,4 tygodnia w grupie Isa-VRd oraz 45,1 tygodnia w grupie VRd.
Wskaźnik negatywnego statusu minimalnej choroby resztkowej (ang. Minimal residual disease, MRD) po leczeniu indukcyjnym, który był pierwszorzędowym punktem końcowym dotyczącym skuteczności w badaniu GMMG-HD7, wynosił 50,5% (95% CI: 44,9% do 56%) w grupie Isa-VRd w porównaniu z 35,6% (95% CI: 30,5% do 41,1%) w grupie VRd (iloraz szans: 1,838, 95% CI: 1,346 do 2,511; wartość p: 0,0001). Wyniki wykazały poprawę wskaźnika negatywnego statusu MRD (NGF na poziomie czułości 10-5), co stanowi wzrost o 14,8% w grupie Isa-VRd w porównaniu z grupą VRd po leczeniu indukcyjnym.
Przy medianie czasu obserwacji wynoszącej 49,31 miesiąca, analiza PFS od pierwszej randomizacji wykazała statystycznie istotną poprawę z redukcją ryzyka progresji choroby lub zgonu o 35,7% u pacjentów leczonych Isa-VRd w porównaniu z pacjentami otrzymującymi VRd podczas indukcji, a następnie ASCT i leczenia podtrzymującego lenalidomidem (HR=0,643; 95% CI: 0,456 do 0,907).
Wyniki dotyczące skuteczności przedstawiono w Tabeli 15, a krzywe Kaplana-Meiera dla PFS przedstawiono na rycinie 6.
Tabela 15: Skuteczność izatuksymabu w skojarzeniu z bortezomibem, lenalidomidem i deksametazonem, w porównaniu z bortezomibem, lenalidomidem i deksametazonem, w leczeniu nowo rozpoznanego szpiczaka mnogiego, pacjenci kwalifikujący się do przeszczepienia (analiza grupy zakwalifikowanej do badania [intent-to-treat])
| Punkt końcowy | Izatuksymab + bortezomib + lenalidomid + deksametazon (N=331) | Bortezomib + lenalidomid + deksametazon (N=331) |
PFS od pierwszej randomizacji, a następnie leczenie podtrzymujące lenalidomidem Mediana (miesiące) | NR | NR |
| [95% CI] | [NR – NR] | [51,351 do NR] |
| Współczynnik ryzyka [95% CI] | 0,643 [0,456, 0,907] | |
| Wartość pa (stratyfikowany test log-rank)b | 0,0111 | |
a Dwustronny poziom istotności wynosi 0,028.
b Stratyfikacja według R-ISS (I lub II albo III albo niesklasyfikowani) zgodnie z IRT.
Wskaźnik CR przy zakończeniu leczenia indukcyjnego wynosił 24,8% (95% CI: 20,2% do 29,8%) w grupie Isa-VRd w porównaniu z 22,1% (95% CI: 17,7% do 26,9%) w grupie VRd. Wskaźnik CR przy zakończeniu fazy intensyfikacji wynosił 46,5% (95% CI: 41,1% do 52,1%) w grupie Isa-VRd w porównaniu z 37,2% (95% CI: 31,9% do 42,6%) w grupie VRd.
U 18,7% pacjentów w grupie Isa-VRd zarówno wskaźnik ujemnego statusu NGF MRD (próg czułości 10-5), jak i CR zostały osiągnięte przy zakończeniu fazy indukcji w porównaniu z 14,5% w grupie VRd. U 40,5% pacjentów w grupie Isa-VRd zarówno wskaźnik ujemnego statusu NGF MRD (próg czułości 10-5), jak i CR zostały osiągnięte przy zakończeniu fazy intensyfikacji w porównaniu z 26,6% w grupie VRd.
W okresie indukcji 5,4% pacjentów przerwało badane leczenie w grupie Isa-VRd w porównaniu z 10,6% pacjentów w grupie VRd.
Przy medianie czasu obserwacji wynoszącej 49,31 miesiąca zmarło 14,8% pacjentów w grupie Isa-VRd oraz 12,7% pacjentów w grupie VRd.
Rycina 6 – Krzywe Kaplana-Meiera PFS – populacja ITT – badanie GMMG-HD7
Data graniczna zbierania danych = 31 stycznia 2024 r.
Dzieci i młodzież
Europejska Agencja Leków uchyliła obowiązek dołączania wyników badań izatuksymabu w postaci podskórnej w jednej lub kilku podgrupach populacji dzieci i młodzieży w leczeniu nowotworów złośliwych tkanki krwiotwórczej i limfoidalnej (patrz punkt 4.2, informacje dotyczące stosowania u dzieci i młodzieży).
Postać podskórna
Nie przeprowadzono dedykowanych badań z zastosowaniem izatuksymabu w postaci podskórnej u dzieci i młodzieży.
Postać dożylna
Jednoramienne badanie fazy 2 z udziałem 67 pacjentów z grupy dzieci i młodzieży przeprowadzono w 3 oddzielnych kohortach chorobowych. Skuteczność oceniano u pięćdziesięciu dziewięciu pacjentów z nawrotową lub oporną na leczenie ostrą białaczką limfoblastyczną typu T (T-ALL, 11 pacjentów), ostrą białaczką limfoblastyczną typu B (B-ALL, 25 pacjentów) i ostrą białaczką szpikową (AML, 23 pacjentów). W przypadku pacjentów z T-ALL i B-ALL leczenie składało się z jednego cyklu indukcyjnego i jednego cyklu konsolidacyjnego. W przypadku pacjentów z AML leczenie składało się z maksymalnie dwóch cykli indukcyjnych. Mediana wieku wynosiła 8 lat (zakres od 17 miesięcy do 17 lat). Pacjentów leczono izatuksymabem dożylnie w skojarzeniu ze standardowymi chemioterapiami (np. antymetabolitami, antracyklinami i środkami alkilującymi). W analizie pośredniej odsetek całkowitych odpowiedzi (pierwszorzędowy punkt końcowy skuteczności, zdefiniowany jako całkowita odpowiedź, CR, lub całkowita odpowiedź z niepełną regeneracją obwodową, CRi) nie osiągnął wstępnie określonego progu statystycznego w 3 kohortach u 52,0% pacjentów z B-ALL, 45,5% pacjentów z T-ALL i 60,9% pacjentów z AML osiągających całkowitą odpowiedź (CR+CRi). Badanie przerwano po wstępnie określonej analizie okresowej.
5.2 Właściwości farmakokinetyczne
W kluczowym badaniu IRAKLIA izatuksymab podawano podskórnie w stałej dawce 1400 mg według tego samego schematu podawania co izatuksymab w dawce 10 mg/kg mc. podawany dożylnie, co tydzień przez 4 tygodnie, a następnie co 2 tygodnie. Mediana czasu do osiągnięcia stanu stacjonarnego wynosiła 22 tygodnie (cykl 6.) z 4,87-krotną akumulacją dla Cmin. Średnie przewidywane Cmax (CV%) 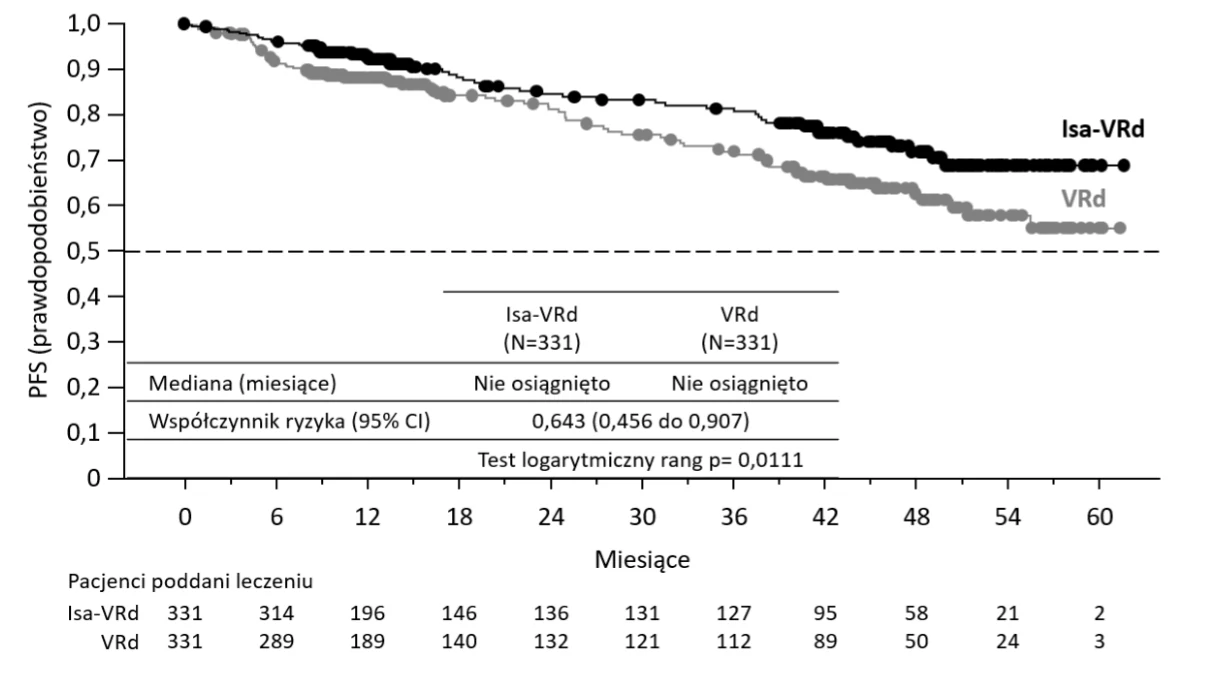 i AUC2tygodnie w stanie stacjonarnym (cykl 6.) wynosiły odpowiednio 594 µg/ml (45,7%) i 188000 µg·h/ml.
U 121 pacjentów możliwych do oceny farmakokinetycznej w ramieniu izatuksymabu w postaci podskórnej wyniki dla równorzędnego pierwszorzędowego punktu końcowego farmakokinetycznego, Cmin w stanie stacjonarnym (przed podaniem dawki w dniu 1. cyklu 6.), wykazały równoważność izatuksymabu w postaci podskórnej w dawce 1400 mg w porównaniu z izatuksymabem w postaci dożylnej 10 mg/kg mc., ze średnią geometryczną stosunku (ang. geometric mean ratio, GMR) dla Cmin wynoszącą 1,53 (90% CI: 1,32-1,78). Również Cmin po 4 tygodniach (przed podaniem dawki w dniu 1. cyklu 2.) wykazało równoważność izatuksymabu w postaci podskórnej w porównaniu z izatuksymabem w postaci dożylnej z GMR wynoszącym 1,30 (90% CI: 1,16-1,47).
Interakcje z jednocześnie stosowanymi produktami leczniczymi
Nie oczekuje się, że farmakokinetyka izatuksymabu w postaci podskórnej oraz równoczesne podawanie pomalidomidu, karfilzomibu, bortezomibu i lenalidomidu będzie ulegać wpływowi równoczesnego podawania, jak wykazano w przypadku izatuksymabu w postaci dożylnej.
Wchłanianie
Po podaniu podskórnym bezwzględna biodostępność izatuksymabu wynosi 75,9% z medianą czasu do osiągnięcia maksymalnego stężenia (Tmax) wynoszącą około 4 dni.
Dystrybucja
Na podstawie analizy farmakokinetycznej populacji całkowita objętość dystrybucji wynosi 5,68 l.
Metabolizm
Ponieważ izatuksymab jest dużym białkiem, powinien być metabolizowany w wyniku nieulegających wysyceniu procesów katabolizmu proteolitycznego.
Eliminacja
Izatuksymab jest eliminowany w dwóch równoległych szlakach, tj. w nieliniowym szlaku zależnym od cząsteczek docelowych dominującym w przypadku jego małych stężeń oraz w nieswoistym szlaku liniowym dominującym w przypadku większych stężeń. W zakresie stężeń terapeutycznych w osoczu dominuje szlak liniowy. Klirens izatuksymabu zmniejsza się z czasem o 60% do wartości w stanie stacjonarnym wynoszącej 4,45 ml/h (0,107 l/dobę). W rezultacie końcowy okres półtrwania leku wynosi 40 dni.
Szczególne grupy pacjentów
Wiek
Wiek nie miał wpływu na farmakokinetykę izatuksymabu w postaci podskórnej na podstawie analizy farmakokinetycznej populacji z udziałem 769 pacjentów w wieku od 31 do 86 lat (17,8% pacjentów w wieku ≥75 lat).
Płeć
Analiza farmakokinetyczna populacji obejmująca 345 pacjentek (44,0%) i 424 pacjentów (55,1%) nie wykazała istotnego klinicznie wpływu płci na farmakokinetykę izatuksymabu.
Rasa
Rasa (kaukaska 66,4%, żółta 15,2%, czarna 2,6%, inne rasy 1,7%) nie miała wpływu na farmakokinetykę izatuksymabu.
Masa ciała
Podawanie izatuksymabu w stałej dawce 1400 mg w postaci podskórnej zapewniało odpowiednią ekspozycję we wszystkich podgrupach masy ciała (18 pacjentów: poniżej 50 kg, 91 pacjentów: poniżej 65 kg, 68 pacjentów: powyżej 85 kg oraz 23 pacjentów: powyżej 100 kg). W badaniach uczestniczyła ograniczona liczba pacjentów o masie ciała >120 kg.
W stanie stacjonarnym średnie przewidywane wartości Cmin oraz AUC były o 44% i 41% mniejsze w grupie pacjentów o masie ciała >100 kg (przy czym nadal mieściły się w zakresie ekspozycji obserwowanej po podaniu izatuksymabu dożylnie w dawce 10 mg/kg mc. u pacjentów o masie ciała ≤50 kg), natomiast średnie wartości Cmin oraz AUC były odpowiednio o 24% i 26% wyższe w grupie pacjentów o masie ciała ≤50 kg w porównaniu z pacjentami o masie ciała 51–100 kg po podaniu podskórnym.
Różnice farmakokinetyczne nie miały znaczenia klinicznego w poszczególnych kategoriach masy ciała.
Zaburzenia czynności wątroby
Nie przeprowadzono formalnych badań nad stosowaniem izatuksymabu u pacjentów z zaburzeniami czynności wątroby. Spośród 769 pacjentów objętych analizami farmakokinetycznymi populacji, u 95 pacjentów występowały łagodne zaburzenia czynności wątroby (stężenie bilirubiny całkowitej od 1,0 do 1,5 razy górna granica normy [GGN] lub AspAT > GGN) i u 7 pacjentów występowały umiarkowane zaburzenia czynności wątroby (stężenie bilirubiny całkowitej >1,5 do 3 razy GGN i dowolna wartość aktywności AST). Łagodne zaburzenia czynności wątroby nie miały istotnego wpływu na farmakokinetykę izatuksymabu w postaci podskórnej. Wpływ umiarkowanych (stężenie bilirubiny całkowitej >1,5 do 3 razy GGN i dowolna wartość aktywności AspAT) i ciężkich zaburzeń czynności wątroby (stężenie bilirubiny całkowitej >3 razy GGN i dowolna wartość aktywności AspAT) na farmakokinetykę izatuksymabu w postaci podskórnej nie jest znany.
Jednak, ponieważ izatuksymab jest przeciwciałem monoklonalnym, nie powinien być usuwany z organizmu drogą metabolizmu zależnego od enzymów wątrobowych, w związku z czym zmienność czynności wątroby nie powinna wpływać na jego eliminację (patrz punkt 4.2).
Zaburzenia czynności nerek
Nie przeprowadzono formalnych badań nad stosowaniem izatuksymabu u pacjentów z zaburzeniami czynności nerek. Analizy farmakokinetyczne populacji obejmujące 769 pacjentów uwzględniły 380 pacjentów z łagodnymi zaburzeniami czynności nerek (eGFR ≥60 - <90 ml/min/1,73 m2), 187 pacjentów z umiarkowanymi zaburzeniami czynności nerek (eGFR ≥30 - <60 ml/min/1,73 m2) i 8 pacjentów z ciężkimi zaburzeniami czynności nerek (eGFR <30 ml/min/1,73 m2). W przypadku postaci dożylnej, analiza farmakokinetyczna obejmująca 22 pacjentów ze schyłkową niewydolnością nerek (ang. ESRD – End-Stage Renal Disease) uwzględniając pacjentów dializowanych (eGFR <15 ml/min/1,73 m²) nie wykazała klinicznie istotnego wpływu ESRD na farmakokinetykę izatuksymabu w postaci dożylnej w porównaniu do pacjentów z prawidłową, łagodną, umiarkowaną, ciężką lub ze schyłkową niewydolnością nerek.
Analizy sugerowały brak istotnego wpływu zaburzeń czynności nerek w stopniu od łagodnego do ciężkiego, w tym ESRD, na farmakokinetykę izatuksymabu w porównaniu z prawidłową czynnością nerek.
Dzieci i młodzież
Postać podskórna
Nie przeprowadzono dedykowanych badań z izatuksymabem w postaci podskórnej u dzieci i młodzieży.
Postać dożylna
W populacji dzieci i młodzieży (w wieku od 17 miesięcy do 17 lat), po pierwszym podaniu izatuksymabu dożylnie, w 3 kohortach, średnie Cmax wynosiło od 322 do 433 µg/ml, średnie AUC1tydzień wynosiło od 28592 to 31703 µg·h/ml, a po wielokrotnym podawaniu izatuksymabu dożylnie przez 3 tygodnie skumulowana średnia AUC wynosiła od 130862 do 148397 µg·h /ml. Dane farmakokinetyczne zgłaszane u dzieci i młodzieży z AML i ALL odpowiadały danym uzyskanym u dorosłych z ALL i MM otrzymujących tę samą dawkę izatuksymabuw postaci dożylnej.
5.3 Przedkliniczne dane o bezpieczeństwie
Dane niekliniczne, wynikające z konwencjonalnych badań farmakologicznych dotyczących badań toksyczności po podaniu wielokrotnym, nie ujawniają szczególnego zagrożenia dla człowieka, chociaż wybrany gatunek nie jest reaktywny farmakologicznie, w związku z czym nie jest znana istotność tych wyników dla człowieka. Nie przeprowadzono badań genotoksyczności, rakotwórczości oraz toksycznego wpływu na rozród i rozwój potomstwa.
6. DANE FARMACEUTYCZNE
6.1 Wykaz substancji pomocniczych
Argininy chlorowodorek
Histydyna
Histydyny chlorowodorek jednowodny
Poloksamer 188
Sacharoza
Woda do wstrzykiwań
6.2 Niezgodności farmaceutyczne
Nie mieszać tego produktu leczniczego z innymi produktami leczniczymi, ponieważ nie wykonywano badań dotyczących zgodności.
6.3 Okres ważności
Nieotwarta fiolka
3 lata
Po otwarciu fiolki (do stosowania z systemem CirCLIQ OBDS lub do podawania ręcznego za pomocą strzykawki)
Wykazano stabilność chemiczną i fizyczną produktu leczniczego Sarclisa roztwór do wstrzykiwań podskórnych w trakcie stosowania, w czasie 4 godzin (co obejmuje czas podawania wstrzyknięcia) w temperaturze pokojowej (15°C - 25°C) i przy świetle otoczenia.
Po umieszczeniu fiolki w systemie CirCLIQ OBDS
Po nakłuciu fiolki wstrzyknięcie za pomocą systemu do wstrzykiwania CirCLIQ należy wykonać jak najszybciej. Wstrzykiwacz CirCLIQ należy stosować w temperaturze 18°C - 28°C i przy świetle otoczenia. Jeżeli wstrzyknięcie nie zostanie zakończone w ciągu 4 godzin, należy wyrzucić fiolkę i system OBDS.
Po przeniesieniu roztworu do strzykawki do podawania ręcznego
Z mikrobiologicznego punktu widzenia produkt należy zużyć natychmiast. Jeśli produkt nie zostanie użyty natychmiast, za zapewnienie właściwych warunków i czasu przechowywania produktu przed podaniem odpowiada użytkownik. Strzykawkę można przechowywać przez maksymalnie 4 godziny w temperaturze 15°C - 25°C i przy świetle otoczenia, co obejmuje czas podawania. Wyrzucić po 4 godzinach, jeśli nie zostanie użyta.
6.4 Specjalne środki ostrożności podczas przechowywania
Przechowywać w lodówce (2°C – 8°C).
Nienaruszone fiolki mogą być przechowywane w temperaturze pokojowej (≤30°C) przez jeden okres do 24 godzin. Po wyjęciu fiolki z lodówki nie może być ona ponownie przechowywana w lodówce (patrz punkt 6.6).
Nie zamrażać.
Przechowywać w oryginalnym opakowaniu w celu ochrony przed światłem.
Warunki przechowywania po umieszczeniu fiolki w systemie CirCLIQ OBDS lub roztworu w strzykawce do podawania ręcznego, patrz punkt 6.3.
Warunki przechowywania systemu OBDS, patrz „Instrukcję użycia systemu CirCLIQ OBDS”.
6.5 Rodzaj i zawartość opakowania
10 ml roztworu do wstrzykiwań podskórnych zawierający 1400 mg izatuksymabu w 20 ml fiolce z bezbarwnego szkła typu I zamkniętej korkiem bromobutylowym powlekanym ETFE (kopolimerem etylenu i tetrafluoroetylenu). Fiolki są zabezpieczone aluminiowym kapslem z zieloną nakładką typu flip-off. Objętość napełniania ustalono w taki sposób, aby zapewnić możliwość pobrania 10 ml (tj. wynosi ona 10,77 ml).
Opakowanie zawiera jedną fiolkę.
System CirCLIQ On-Body Delivery (OBDS) jest pakowany oddzielnie od produktu leczniczego Sarclisa 1400 mg roztwór do wstrzykiwań podskórnych.
6.6 Specjalne środki ostrożności dotyczące usuwania i przygotowania produktu leczniczego do
stosowania
Przygotowanie do podania podskórnego
Produkt leczniczy Sarclisa powinien być podawany przez pracownika fachowego personelu medycznego.
- W celu uniknięcia błędów medycznych należy sprawdzić etykietę fiolki produktu leczniczego Sarclisa do podania podskórnego, aby upewnić się, że jest to właściwy produkt przeznaczony do podania podskórnego (fiolka z zieloną nakładką). Nie należy podawać produktu leczniczego Sarclisa 1400 mg roztwór do wstrzykiwań podskórnych drogą dożylną.
Produkt leczniczy Sarclisa do podania podskórnego jest dostarczany w postaci gotowej do użycia. Produkt leczniczy Sarclisa 1400 mg należy przygotować i podać podskórnie z zachowaniem zasad aseptyki.
- Przed użyciem fiolkę produktu leczniczego Sarclisa do podania podskórnego należy pozostawić do osiągnięcia temperatury pokojowej przez około 20 minut, aby zmniejszyć ból podczas wstrzyknięcia. Nieprzebitą fiolkę należy przechowywać w oryginalnym opakowaniu w celu ochrony przed światłem. Nie podgrzewać. Nie wstrząsać.
Fiolki produktu leczniczego Sarclisa do podania podskórnego należy sprawdzić wzrokowo przed użyciem. Roztwór może zawierać kilka cząstek stałych o zabarwieniu od przezroczystego do białego. Nie należy stosować produktu leczniczego Sarclisa do podania podskórnego, jeżeli roztwór jest mętny lub przebarwiony, lub jeśli zawiera cząstki stałe inne niż opisane powyżej.
Produkt leczniczy Sarclisa do podania podskórnego jest przeznaczony wyłącznie do podawania podskórnego w okolicę jamy brzusznej z użyciem:
- systemu CirCLIQ On-Body Delivery System (OBDS)
LUB
- strzykawki o pojemności 20 ml i zestawu infuzyjnego do podawania ręcznego.
Przygotowanie z użyciem systemu CirCLIQ On-Body Delivery System
- Należy zapoznać się z instrukcją używania dołączoną do systemu CirCLIQ OBDS w celu uzyskania pełnych informacji na temat sposobu przygotowywania i wykonywania wstrzyknięcia.
- Po nakłuciu fiolki wstrzyknięcie z użyciem wstrzykiwacza CirCLIQ OBDS należy wykonać możliwie jak najszybciej. Wstrzykiwacza CirCLIQ należy używać w temperaturze od 18°C do 28°C oraz przy oświetleniu otoczenia. Jeżeli wstrzyknięcie nie zostanie zakończone w ciągu 4 godzin, fiolkę oraz system OBDS należy usunąć.
Przygotowanie do podania z użyciem strzykawki i zestawu infuzyjnego do podawania ręcznego
- 1.
Przed rozpoczęciem należy przygotować niezbędne materiały:
- Strzykawka powinna być strzykawką polipropylenową o pojemności 20 ml ze złączem typu Luer.
Igła transferowa powinna być wykonana ze stali nierdzewnej, mieć średnicę 18G, filtr
o wartości 5 mikronów i złącze typu Luer.
Zestaw do wlewu podskórnego powinien zawierać igłę ze stali nierdzewnej o średnicy
23G oraz linię o długości do 30 cm wykonaną z polietylenu lub polichlorku winylu, ze złączem typu Luer.
Przydatność powyższych materiałów do wstrzyknięcia podskórnego produktu leczniczego Sarclisa potwierdzono w badaniach zgodności oraz w badaniach klinicznych.
- 2. Należy sprawdzić termin ważności.
- 3. Usunąć zieloną nasadkę fiolki i oczyścić gumowy korek fiolki gazikiem nasączonym alkoholem, a następnie pozostawić do wyschnięcia na powietrzu.
- 4.
Podłączyć igłę transferową i napełnić strzykawkę.
Za pomocą igły transferowej należy pobrać całą zawartość fiolki produktu leczniczego
Sarclisa do podania podskórnego do odpowiedniej strzykawki o pojemności 20 ml.
Uwaga: jeżeli strzykawka zawierająca produkt leczniczy Sarclisa do podania podskórnego nie zostanie użyta od razu:
- należy zastąpić igłę transferową nasadką zamykającą strzykawkę. Należy odpowiednio oznakować strzykawkę, podając nazwę produktu leczniczego oraz drogę podania zgodnie z procedurami obowiązującymi w danej instytucji.
strzykawkę można przechowywać do 4 godzin w temperaturze pokojowej (15°C–
25°C) oraz przy oświetleniu otoczenia, wliczając czas podawania. Po upływie 4 godzin niewykorzystany produkt leczniczy należy usunąć.
- Podłączyć zestaw do wlewu podskórnego do strzykawki i ustawić dawkę.
Odpowietrzyć strzykawkę i zestaw do wlewu podskórnego oraz ustawić dawkę na
10 ml.
Uwaga: aby uniknąć zablokowania igły, zestaw do wlewu podskórnego należy podłączyć do strzykawki bezpośrednio przed wykonaniem wstrzyknięcia.
Sposób podawania
- Produkt leczniczy Sarclisa 1400 mg jest przeznaczony wyłącznie do podawania podskórnego w okolicę jamy brzusznej. Dostępnie są jedynie dane dotyczące wstrzyknięcia wykonanego w okolicę jamy brzusznej.
- Należy zmieniać miejsce każdego podania podskórnego.
- Nie należy wstrzykiwać innych leków w obszar, w którym podawany jest podskórnie izatuksymab.
- Nie należy wstrzykiwać produktu leczniczego w miejsca, w których skóra jest uszkodzona, tkliwa, zaczerwieniona, występuje zwiększone ucieplenie, blizny lub nadmierne owłosienie.
Podanie z użyciem systemu CirCLIQ On-Body Delivery System
- Należy zapoznać się z instrukcją używania dołączoną do systemu CirCLIQ OBDS w celu uzyskania pełnych informacji na temat sposobu przygotowywania i wykonywania wstrzyknięcia.
Podanie z użyciem strzykawki i zestawu infuzyjnego do podawania ręcznego
Przygotować miejsce wstrzyknięcia i wprowadzić igłę.
- Oczyścić miejsce wstrzyknięcia gazikiem nasączonym alkoholem i pozostawić do wyschnięcia.
- Unikać wstrzyknięcia w promieniu 5 cm wokół pępka. Zdjąć nasadkę ochronną z igły.
- Uchwycić fałd skóry w miejscu wstrzyknięcia w okolicy jamy brzusznej. Istotne jest uchwycenie wystarczającej ilości skóry, aby wstrzyknięcie zostało wykonane podskórnie, a nie domięśniowo.
- Wprowadzić igłę pod kątem 45° szybkim, zdecydowanym ruchem. Uwaga: należy starać się ograniczyć ruchy igły i strzykawki podczas wstrzyknięcia. W razie potrzeby zestaw do infuzji podskórnej można umocować opatrunkiem.
Wstrzyknąć 10 ml produktu leczniczego Sarclisa 1400 mg podskórnie w okolicę jamy brzusznej w czasie około 6 minut.
Jeżeli u pacjenta wystąpi ból, należy przerwać podawanie lub zmniejszyć jego szybkość. Jeżeli ból nie ustępuje pomimo przerwania podawania lub zmniejszenia szybkości podawania, można wybrać drugie miejsce wstrzyknięcia po przeciwnej stronie jamy brzusznej w celu podania pozostałej części dawki.
Usuwanie
Niewykorzystaną pozostałość roztworu należy usunąć. Wszystkie materiały użyte do przygotowania i podania należy usunąć zgodnie ze standardowymi procedurami.
7. PODMIOT ODPOWIEDZIALNY POSIADAJĄCY POZWOLENIE NA DOPUSZCZENIE DO OBROTU
Sanofi Winthrop Industrie
82 avenue Raspail
94250 Gentilly
Francja
8. NUMERY POZWOLEŃ NA DOPUSZCZENIE DO OBROTU
EU/1/20/1435/004
9. DATA WYDANIA PIERWSZEGO POZWOLENIA NA DOPUSZCZENIE DO OBROTU I DATA PRZEDŁUŻENIA POZWOLENIA
Data wydania pierwszego pozwolenia na dopuszczenie do obrotu: 30 maja 2020 Data ostatniego przedłużenia pozwolenia: 20 lutego 2025
10. DATA ZATWIERDZENIA LUB CZĘŚCIOWEJ ZMIANY TEKSTU
CHARAKTERYSTYKI PRODUKTU LECZNICZEGO
Szczegółowe informacje o tym produkcie leczniczym są dostępne na stronie internetowej Europejskiej Agencji Leków http://www.ema.europa.eu.
Więcej informacji o leku Sarclisa