


Charakterystyka produktu leczniczego - Palynziq
1. NAZWA PRODUKTU LECZNICZEGO
Palynziq 2,5 mg roztwór do wstrzykiwań w ampułko-strzykawce
Palynziq 10 mg roztwór do wstrzykiwań w ampułko-strzykawce
Palynziq 20 mg roztwór do wstrzykiwań w ampułko-strzykawce
2. SKŁAD JAKOŚCIOWY I ILOŚCIOWY
Każda ampułko-strzykawka 2,5 mg zawiera 2,5 mg pegwaliazy w 0,5 ml roztworu. Każda ampułko-strzykawka 10 mg zawiera 10 mg pegwaliazy w 0,5 ml roztworu. Każda ampułko-strzykawka 20 mg zawiera 20 mg pegwaliazy w 1 ml roztworu.
Moc określa udział liazy amonowej fenyloalaniny (ang. phenylalanine ammonia lyase, rAvPAL) pegwaliazy bez uwzględnienia pegylacji.
Substancja czynna jest kowalentnym koniugatem białka liazy amonowej fenyloalaniny (rAvPAL)* z glikolem NHS-metoksypolietylenowym (NHS-PEG).
* rAvPAL Anabaena variabilis produkowana techniką rekombinacji DNA w komórkach Escherichia coli.
Mocy tego produktu leczniczego nie należy porównywać z innymi pegylowanymi ani niepegylowanymi białkami z tej samej klasy terapeutycznej. Więcej informacji - patrz punkt 5.1.
Pełny wykaz substancji pomocniczych, patrz punkt 6.1.
3. POSTAĆ FARMACEUTYCZNA
Roztwór do wstrzykiwań (wstrzyknięcie).
Bezbarwny do jasnożółtego, klarowny do lekko opalizującego roztwór o pH 6,6 – 7,4.
Ampułko-strzykawka 2,5 mg
Osmolalność: 260 – 290 mOsm/kg
Ampułko-strzykawka 10 mg i 20 mg
Osmolalność: 285 – 315 mOsm/kg, roztwór lepki
4. SZCZEGÓŁOWE DANE KLINICZNE
4.1 Wskazania do stosowania
Produkt leczniczy Palynziq jest wskazany do stosowania w leczeniu pacjentów w wieku co najmniej 16 lat z fenyloketonurią (PKU), u których stężenie fenyloalaniny we krwi nie jest odpowiednio kontrolowane (stężenie fenyloalaniny we krwi powyżej 600 mikromoli/l) pomimo wcześniejszego zastosowania dostępnych opcji terapeutycznych.
4.2 Dawkowanie i sposób podawania
Leczenie produktem leczniczym Palynziq powinno być nadzorowane przez lekarzy posiadających doświadczenie w terapii PKU.
Dawkowanie
Przed rozpoczęciem leczenia musi zostać oznaczone stężenie fenyloalaniny we krwi. Zaleca się oznaczanie stężenia fenyloalaniny we krwi raz na miesiąc.
Podaż fenyloalaniny w diecie należy utrzymywać na stałym poziomie do momentu ustalenia dawki podtrzymującej.
Schematy dawkowania
Faza indukcyjna
Zalecana dawka początkowa produktu leczniczego Palynziq wynosi 2,5 mg raz w tygodniu przez 4 tygodnie.
Faza zwiększania dawki
Dawkę należy zwiększać stopniowo w zależności od tolerancji dobowej dawki podtrzymującej koniecznej do osiągnięcia stężenia fenyloalaniny we krwi mieszczącego się w zakresie od 120 do 600 mikromoli/l, według Tabeli 1.
Faza leczenia podtrzymującego
Dawkę podtrzymującą ustala się indywidualnie, aby osiągnąć kontrolę stężenia fenyloalaniny we krwi pacjenta (tj. stężenie fenyloalaniny w zakresie od 120 do 600 mikromoli/l), uwzględniając tolerancję produktu leczniczego Palynziq przez pacjenta i podaż białka w diecie (patrz Tabela 1).
Tabela 1: Zalecany schemat dawkowania
| Dawka1 podawana podskórnie | Czas do kolejnego zwiększenia dawki | |
| Faza indukcyjna | 2,5 mg raz w tygodniu | 4 tygodnie2 |
| Faza zwiększania dawki | 2,5 mg dwa razy w tygodniu | 1 tydzień2 |
| 10 mg raz w tygodniu | 1 tydzień2 | |
| 10 mg dwa razy w tygodniu | 1 tydzień2 | |
| 10 mg cztery razy w tygodniu | 1 tydzień2 | |
| 10 mg na dobę | 1 tydzień2 | |
| Faza leczenia podtrzymującego³ | 20 mg na dobę | od 12 do 24 tygodni2 |
40 mg na dobę (2 kolejne wstrzyknięcia z ampułko-strzykawki 20 mg)4 | 16 tygodni2 | |
60 mg na dobę (3 kolejne wstrzyknięcia z ampułko-strzykawki 20 mg)4 | Zalecana dawka maksymalna |
1 Jeśli stężenie fenyloalaniny we krwi wynosi poniżej 30 mikromoli/l, podaż białka w diecie należy zwiększyć do odpowiedniego poziomu, a następnie, w razie potrzeby, należy zmniejszyć dawkę produktu leczniczego Palynziq (patrz punkt 4.4, Hipofenyloalaninemia).
2 W zależności od tolerancji produktu leczniczego Palynziq przez pacjenta konieczne może być wydłużenie czasu do kolejnego zwiększenia dawki.
³ Dawkę podtrzymującą ustala się indywidualnie, aby osiągnąć stężenie fenyloalaniny we krwi mieszczące się w zakresie od 120 do 600 mikromoli/l.
4 Jeśli do podania pojedynczej dawki konieczne jest wykonanie wielu wstrzyknięć, każde wstrzyknięcie powinno zostać wykonane o tej samej porze dnia, a miejsca wstrzyknięć powinny być oddalone od siebie o co najmniej 5 centymetrów. Dawki nie należy dzielić w celu podania jej
o różnych porach w ciągu dnia (patrz „Sposób podawania”).
Modyfikacja dawki
W trakcie fazy zwiększania dawki i fazy leczenia podtrzymującego produktem leczniczym Palynziq u pacjentów mogą wystąpić stężenia fenyloalaniny poniżej 30 mikromoli/l. W celu leczenia hipofenyloalaninemii podaż białka w diecie należy zwiększyć do odpowiedniego poziomu, a następnie, w razie potrzeby, należy zmniejszyć dawkę produktu leczniczego Palynziq. Oczekuje się, że u pacjentów z hipofenyloalaninemią pomimo odpowiedniej podaży białka najskuteczniejszym sposobem postępowania będzie zmniejszenie dawki (patrz punkt 5.2, Zależność pomiędzy ekspozycją a efektem). Pacjentów należy monitorować co 2 tygodnie do momentu, kiedy stężenie fenyloalaniny we krwi powróci do zakresu akceptowalnego klinicznie (patrz punkt 4.4, Hipofenyloalaninemia).
Jeśli hipofenyloalaninemia wystąpi przed osiągnięciem dawki dobowej, dawkę można zmniejszyć do stosowanej poprzednio w fazie zwiększania dawki. Jeśli hipofenylolaninemia wystąpi po osiągnięciu dawkowania raz na dobę, dawkę można zmniejszać w odstępach wynoszących co najmniej 10 mg, aby osiągnąć i utrzymać stężenia fenyloalaniny we krwi mieszczące się w zakresie dopuszczalnym klinicznie. U pacjentów, u których hipofenyloalaninemia wystąpi po zastosowaniu dawki 10 mg/dobę, dawkę można zmniejszyć do 5 mg/dobę.
Szczególne grupy pacjentów
Dzieci i młodzież
Nie ustalono bezpieczeństwa stosowania ani skuteczności produktu leczniczego Palynziq u dzieci i młodzieży od urodzenia do poniżej 16 lat. Dane nie są dostępne.
Aktualnie dostępne dane dotyczące pacjentów w wieku od 16 do 18 lat opisano w punktach 4.8 i 5.1. Dawkowanie u tych pacjentów jest takie samo jak u dorosłych.
Sposób podawania
Podanie podskórne. Każda ampułko-strzykawka jest przeznaczona wyłącznie do jednorazowego użytku.
W związku z ryzykiem wystąpienia ostrej ogólnoustrojowej reakcji nadwrażliwości, w fazie indukcyjnej i fazie zwiększania dawki (w czasie do osiągnięcia stężenia fenyloalaniny we krwi wynoszącego poniżej 600 mikromoli/l podczas stosowania stałej dawki), przed podaniem każdej dawki konieczna jest premedykacja (patrz punkt 4.8). Pacjentów należy poinstruować, aby przyjmowali premedykację w postaci antagonisty receptora H1, antagonisty receptora H2 i leku przeciwgorączkowego. W fazie leczenia podtrzymującego premedykację można ponownie rozważyć w przypadku kolejnych wstrzyknięć, w zależności od tolerancji produktu leczniczego Palynziq przez pacjenta.
Pierwsze podanie(-a) należy wykonywać pod nadzorem fachowego personelu medycznego, a pacjenci powinni być ściśle obserwowani przez co najmniej 60 minut po tym(-ych) pierwszym(-ych) wstrzyknięciu(-ach) (patrz punkty 4.4 i 4.8).
Przed podaniem pierwszej dawki produktu leczniczego Palynziq pacjentów należy nauczyć rozpoznawania przedmiotowych i podmiotowych objawów ostrej ogólnoustrojowej reakcji nadwrażliwości oraz prawidłowego stosowania urządzenia do wstrzykiwania adrenaliny (wstrzykiwacza automatycznego lub ampułko-strzykawki/pena), a także poinstruować ich
o konieczności zasięgnięcia natychmiastowej pomocy lekarskiej.
Pacjentów należy poinstruować o konieczności noszenia przy sobie urządzenia do wstrzykiwania adrenaliny przez cały okres leczenia produktem leczniczym Palynziq.
Przez co najmniej 6 pierwszych miesięcy leczenia, jeśli pacjent wykonuje wstrzyknięcia samodzielnie (tj. kiedy podawanie nie odbywa się pod nadzorem fachowego personelu medycznego), w trakcie podawania i przez co najmniej 60 minut po każdym podaniu konieczna jest obecność obserwatora. Obserwator to osoba, która
będzie towarzyszyć pacjentowi w trakcie podawania i po podaniu produktu leczniczego
Palynziq,
- która potrafi rozpoznać przedmiotowe i podmiotowe objawy ostrej ogólnoustrojowej reakcji nadwrażliwości,
- w razie potrzeby może zadzwonić po pomoc lekarską w sytuacji nagłej i podać adrenalinę.
Po upływie 6 miesięcy leczenia produktem leczniczym Palynziq należy ponownie rozważyć konieczność obecności obserwatora.
Przed niezależnym samodzielnym wstrzyknięciem fachowy personel medyczny powinien:
- przeszkolić pacjenta i ocenić jego kompetencje w zakresie prawidłowego samodzielnego podawania tego produktu leczniczego;
- przeszkolić obserwatora w zakresie rozpoznawania przedmiotowych i podmiotowych objawów ostrej ogólnoustrojowej reakcji nadwrażliwości oraz prawidłowego stosowania urządzenia do wstrzykiwania adrenaliny (wstrzykiwacza automatycznego lub ampułko-strzykawki/pena), a także poinstruować go o konieczności zasięgnięcia natychmiastowej pomocy lekarskiej w razie wystąpienia reakcji.
Wznowienie podawania po wystąpieniu ostrych ogólnoustrojowych reakcji nadwrażliwości
o nasileniu łagodnym do umiarkowanego: lekarz zlecający powinien rozważyć zagrożenia oraz korzyści wynikające ze wznowienia podawania produktu leczniczego po ustąpieniu pierwszej ostrej ogólnoustrojowej reakcji nadwrażliwości o nasileniu łagodnym do umiarkowanego (patrz punkty 4.3 oraz 4.4). Podanie pierwszej dawki po wznowieniu podawania musi się odbyć pod nadzorem fachowego personelu medycznego przeszkolonego w zakresie postępowania w przypadku wystąpienia ostrych ogólnoustrojowych reakcji nadwrażliwości.
Zalecane miejsca wstrzyknięcia na ciele to: strona przednia w środkowej części uda i podbrzusze, z wyjątkiem okolicy 5 centymetrów wokół pępka. Jeśli wstrzyknięcie jest wykonywane przez opiekuna, odpowiednimi miejscami podania są także górna część pośladków oraz tylna strona ramienia.
Produktu leczniczego Palynziq nie należy wstrzykiwać w obszarach skóry pokrytych zmianami barwnikowymi, bliznami, znamionami wrodzonymi, wybroczynami, wysypkami ani w obszarach, w których skóra jest twarda, tkliwa, zaczerwieniona, uszkodzona, oparzona, objęta stanem zapalnym lub pokryta tatuażem. Miejsce wstrzyknięcia należy sprawdzić pod kątem zaczerwienienia, obrzęku oraz tkliwości.
Pacjentom lub opiekunom należy zalecić zmianę miejsc wykonywania wstrzyknięć podskórnych. Jeśli do podania pojedynczej dawki konieczne jest wykonanie więcej niż jednego wstrzyknięcia, każde miejsce wstrzyknięcia powinno znajdować się w odległości co najmniej 5 centymetrów od poprzedniego.
Produkt leczniczy Palynziq to roztwór klarowny do lekko opalizującego, bezbarwny lub o barwie jasnożółtej. Roztworu nie należy używać, jeśli doszło do zmiany jego zabarwienia lub zmętnienia bądź jeśli znajdują się w nim widoczne cząstki stałe.
4.3 Przeciwwskazania
Ciężka ogólnoustrojowa reakcja nadwrażliwość bądź nawrót łagodnej lub umiarkowanej, ostrej, ogólnoustrojowej reakcji nadwrażliwości na pegwaliazę lub na którąkolwiek substancję pomocniczą wymienioną w punkcie 6.1 lub inny pegylowany produkt leczniczy (patrz punkt 4.4).
4.4 Specjalne ostrzeżenia i środki ostrożności dotyczące stosowania
Identyfikowalność
W celu poprawienia identyfikowalności biologicznych produktów leczniczych należy czytelnie zapisać nazwę i numer serii podawanego produktu.
Reakcje nadwrażliwości
„Reakcje nadwrażliwości” obejmują grupę terminów, w skład których wchodzą ostre ogólnoustrojowe reakcje nadwrażliwości, inne ogólnoustrojowe reakcje nadwrażliwości, takie jak obrzęk naczynioruchowy i choroba posurowicza, które mogą mieć przebieg ostry lub przewlekły, oraz miejscowe reakcje nadwrażliwości, takie jak reakcje w miejscu wstrzyknięcia lub inne reakcje skórne. U pacjentów leczonych produktem leczniczym Palynziq zgłaszano występowanie reakcji nadwrażliwości, w tym anafilaksji, które mogą pojawić się w dowolnym momencie w trakcie leczenia. Produkt leczniczy Palynziq może także zwiększyć nadwrażliwość na inne pegylowane produkty lecznicze do wstrzykiwań (patrz „Wpływ produktu leczniczego Palynziq na inne pegylowane produkty lecznicze do wstrzykiwań”). Ryzyko wystąpienia reakcji nadwrażliwości jest 2,6-krotnie wyższe w fazie indukcyjnej / zwiększania dawki w porównaniu z fazą leczenia podtrzymującego.
Leczenie reakcji nadwrażliwości powinno zależeć od ich nasilenia; w badaniach klinicznych stosowano modyfikację dawki, przerwanie lub zakończenie leczenia, podanie dodatkowych leków przeciwhistaminowych, przeciwgorączkowych, kortykosteroidów, adrenaliny i/lub tlenu (patrz punkty 4.2, Sposób podawania i 4.8).
Ostre ogólnoustrojowe reakcje nadwrażliwości (typu III)
Mechanizmem odpowiedzialnym za ostre ogólnoustrojowe reakcje nadwrażliwości obserwowane w badaniach klinicznych była niezależna od IgE nadwrażliwość typu III (w której pośredniczą kompleksy immunologiczne, patrz punkty 4.3 i 4.8). Objawy ostrej ogólnoustrojowej reakcji nadwrażliwości obejmowały kombinację następujących ostrych objawów przedmiotowych i podmiotowych: omdlenie, niedociśnienie tętnicze, hipoksja, duszność, świszczący oddech, dyskomfort w klatce piersiowej / ucisk w klatce piersiowej, tachykardia, obrzęk naczynioruchowy (obrzęki twarzy, ust, oczu i języka), uderzenia gorąca, wysypka, pokrzywka, świąd oraz objawy żołądkowo-jelitowe (wymioty, nudności i biegunka). Ostre ogólnoustrojowe reakcje nadwrażliwości były uznawane za ciężkie na podstawie obecności sinicy lub wysycenia krwi tlenem (SpO2) o wartości mniejszej lub równej 92%, niedociśnienia tętniczego (tętniczego ciśnienia skurczowego poniżej 90 mmHg u osób dorosłych) lub omdlenia. U czterech z 16 (1%, 4/285) pacjentów wystąpiło łącznie 5 epizodów ostrych ogólnoustrojowych reakcji nadwrażliwości, które zostały uznane za ciężkie. Ryzyko wystąpienia ostrej ogólnoustrojowej reakcji nadwrażliwości jest 6-krotnie wyższe w fazie indukcyjnej / zwiększania dawki w porównaniu z fazą leczenia podtrzymującego.
Ostre ogólnoustrojowe reakcje nadwrażliwości wymagają podania adrenaliny i natychmiastowej pomocy lekarskiej. Pacjentom otrzymującym ten produkt leczniczy należy przepisać urządzenie do wstrzykiwania adrenaliny (wstrzykiwacz automatyczny lub ampułko-strzykawkę/pen). Pacjentów należy poinstruować o konieczności noszenia przy sobie urządzenia do wstrzykiwania adrenaliny przez cały okres leczenia produktem leczniczym Palynziq. Pacjentów oraz obserwatorów należy nauczyć rozpoznawania przedmiotowych i podmiotowych objawów ostrych ogólnoustrojowych reakcji nadwrażliwości oraz prawidłowego stosowania urządzenia do wstrzykiwania adrenaliny w sytuacji nagłej, a także poinstruować ich o konieczności zasięgnięcia natychmiastowej pomocy lekarskiej. Przepisując produkt leczniczy Palynziq, należy ponownie uwzględnić zagrożenia związane ze stosowaniem adrenaliny. Pełne informacje można znaleźć w drukach informacyjnych dotyczących adrenaliny. W przypadku nawrotu łagodnej lub umiarkowanej ostrej ogólnoustrojowej reakcji nadwrażliwości pacjenci powinni zasięgnąć natychmiastowej pomocy lekarskiej, a produkt leczniczy Palynziq należy odstawić (patrz punkt 4.3).
W związku z ryzykiem wystąpienia ostrych ogólnoustrojowych reakcji nadwrażliwości, w fazie indukcyjnej i fazie zwiększania dawki przed podaniem każdej dawki konieczna jest premedykacja (patrz punkt 4.2, Sposób podawania). Pacjentów należy poinstruować, aby przyjmowali premedykację w postaci antagonisty receptora H1, antagonisty receptora H2 i leku przeciwgorączkowego. W fazie leczenia podtrzymującego premedykację można rozważyć w przypadku kolejnych wstrzyknięć, w zależności od tolerancji produktu leczniczego Palynziq przez pacjenta. Przez co najmniej 6 pierwszych miesięcy leczenia, jeśli pacjent wykonuje wstrzyknięcia samodzielnie (tj. kiedy podawanie nie odbywa się pod nadzorem fachowego personelu medycznego), w trakcie podawania i przez co najmniej 60 minut po każdym podaniu konieczna jest obecność obserwatora (patrz punkt 4.2, Sposób podawania).
Inne ogólnoustrojowe reakcje nadwrażliwości
W przypadku innych ciężkich ogólnoustrojowych reakcji nadwrażliwości (np. anafilaksja, ciężki obrzęk naczynioruchowy, ciężka choroba posurowicza) pacjenci powinni zasięgnąć natychmiastowej pomocy lekarskiej, a produkt leczniczy Palynziq należy odstawić (patrz punkt 4.3).
Ponowne podanie po wystąpieniu ostrej ogólnoustrojowej reakcji nadwrażliwości
Lekarz przepisujący powinien rozważyć zagrożenia i korzyści związane z ponownym rozpoczęciem stosowania produktu leczniczego po ustąpieniu pierwszej łagodnej lub umiarkowanej ostrej ogólnoustrojowej reakcji nadwrażliwości. W przypadku ponownego rozpoczynania stosowania tego produktu leczniczego pierwszą dawkę należy podać z premedykacją pod nadzorem fachowego personelu medycznego, kompetentnego w zakresie wdrożenia właściwego postępowania w przypadku wystąpienia ostrych ogólnoustrojowych reakcji nadwrażliwości. Lekarz przepisujący powinien kontynuować stosowanie premedykacji lub rozważyć wznowienie jej stosowania.
Zwiększanie dawki i czas do uzyskania odpowiedzi
Czas do wystąpienia odpowiedzi (osiągnięcia stężenia fenyloalaniny we krwi wynoszącego ≤ 600 mikromoli/l) jest różny u poszczególnych pacjentów. Czas do osiągnięcia odpowiedzi mieścił się w zakresie od 0,5 miesiąca do 54 miesięcy. Większość pacjentów (67%) osiągnęła odpowiedź do 18 miesiąca łącznego okresu leczenia. U kolejnych 8% pacjentów odpowiedź na produkt leczniczy Palynziq wystąpiła w ciągu 18 miesięcy łącznego okresu leczenia. Jeśli pacjent nie osiągnie klinicznie istotnego zmniejszenia stężenia fenyloalaniny we krwi w ciągu 18 miesięcy leczenia, należy ponownie rozważyć zasadność kontynuacji terapii. Lekarz, razem z pacjentem, może zdecydować o kontynuacji leczenia produktem leczniczym Palynziq u pacjentów, u których występują inne korzystne efekty (np. możliwość zwiększenia podaży białka z żywności nieprzetworzonej lub poprawa w zakresie objawów neurokognitywnych).
Wpływ produktu leczniczego Palynziq na inne pegylowane produkty lecznicze do wstrzykiwań
Białka pegylowane są zdolne do wywołania odpowiedzi immunologicznej. Ponieważ przeciwciała wiążą się z częścią PEG pegwaliazy, może występować ryzyko wiązania z innymi pegylowanymi produktami leczniczymi oraz zwiększonej nadwrażliwości na inne pegylowane produkty lecznicze do wstrzykiwań. W badaniu dotyczącym pojedynczej dawki produktu leczniczego Palynziq stosowanej u dorosłych pacjentów z PKU reakcje nadwrażliwości wystąpiły u dwóch pacjentów otrzymujących jednoczesne wstrzyknięcia zawiesiny octanu medroksyprogesteronu zawierającej PEG. U jednego z dwóch pacjentów reakcja nadwrażliwości wystąpiła w dniu 15 po podaniu pojedynczej dawki produktu leczniczego Palynziq w ciągu 15 minut od podania octanu medroksyprogesteronu, a następnie wystąpiła u niego ostra, ogólnoustrojowa reakcja nadwrażliwości w dniu 89 w ciągu 30 minut od podania kolejnej dawki octanu medroksyprogesteronu w zawiesinie do wstrzykiwań. U drugiego pacjenta reakcja nadwrażliwości wystąpiła w dniu 40 po podaniu pojedynczej dawki produktu leczniczego Palynziq w ciągu 10 minut od podania octanu medroksyprogesteronu w zawiesinie do wstrzykiwań. W badaniach klinicznych produktu leczniczego Palynziq u większości pacjentów po leczeniu produktem leczniczym Palynziq pojawiły się przeciwciała IgM oraz IgG anty-PEG (patrz punt 4.8). Wpływ przeciwciał anty-PEG na kliniczne działanie innych produktów leczniczych zawierających PEG jest nieznany.
Hipofenyloalaninemia
W badaniach klinicznych u 46% pacjentów rozwinęła się hipofenyloalaninemia (stężenie fenyloalaniny we krwi poniżej 30 mikromoli/l w dwóch kolejnych pomiarach). Ryzyko wystąpienia hipofenyloalaninemii jest 2,1 raza wyższe w fazie leczenia podtrzymującego w porównaniu z fazą indukcyjną/dostosowywania dawki (patrz punkt 4.8).
Zaleca się oznaczanie stężenia fenyloalaniny we krwi raz na miesiąc. W przypadku hipofenyloalaninemii podaż białka w diecie należy zwiększyć do odpowiedniego poziomu, a następnie, w razie potrzeby, należy zmniejszyć dawkę produktu leczniczego Palynziq (Patrz punkt 4.2). Oczekuje się, że u pacjentów z hipofenyloalaninemią pomimo odpowiedniego poziomu podaży białka najskuteczniejszym sposobem postępowania będzie zmniejszenie dawki. Pacjentów, u których wystąpi hipofenyloalaninemia, należy monitorować co 2 tygodnie do momentu, kiedy stężenie fenyloalaniny we krwi powróci do zakresu akceptowalnego klinicznie. Długotrwałe kliniczne następstwa przewlekłej hipofenyloalanimemii są nieznane.
Na podstawie badań na zwierzętach stwierdzono, że hipofenyloalaninemia u kobiet w ciąży z PKU leczonych produktem leczniczym Palynziq może powodować niepożądany wpływ na płód (patrz punkty 4.6 i 5.3). Przed ciążą i w okresie ciąży należy częściej monitorować stężenia fenyloalaniny we krwi.
Sód
Produkt leczniczy zawiera mniej niż 1 mmol (23 mg) sodu na ampułko-strzykawkę, to znaczy lek uznaje się za „wolny od sodu”.
4.5 Interakcje z innymi produktami leczniczymi i inne rodzaje interakcji
Nie przeprowadzono badań dotyczących interakcji.
4.6 Wpływ na płodność, ciążę i laktację
Ciąża
Brak danych lub istnieją tylko ograniczone dane dotyczące stosowania produktu leczniczego Palynziq u kobiet w okresie ciąży. Badania na zwierzętach wykazały szkodliwy wpływ na reprodukcję u matek związany z obniżonym stężeniem fenyloalaniny we krwi poniżej wartości prawidłowych (patrz punkt 5.3).
Niekontrolowane stężenia fenyloalaniny we krwi (hiperfenyloalaninemia) przed ciążą i w okresie ciąży wiążą się ze zwiększonym ryzykiem poronienia, poważnymi wadami wrodzonymi (w tym małogłowiem oraz poważnymi wadami rozwojowymi serca), wewnątrzmacicznym zahamowaniem wzrostu płodu oraz niepełnosprawnością intelektualną i niskim IQ w przyszłości. W przypadku hipofenyloalaninemii w okresie ciąży występuje ryzyko wewnątrzmacicznego zahamowania wzrostu płodu. Nie ustalono dodatkowych zagrożeń dla nienarodzonego dziecka spowodowanych hipofenyloalaninemią.
Stężenia fenyloalaniny we krwi matki muszą podlegać ścisłej kontroli w zakresie wartości od 120 do 360 mikromoli/l zarówno przed ciążą, jak i w jej okresie. Nie zaleca się stosowania produktu leczniczego Palynziq w okresie ciąży, chyba że stan kliniczny kobiety wymaga leczenia z zastosowaniem pegwaliazy i wyczerpano alternatywne strategie kontrolowania stężenia fenyloalaniny.
Karmienie piersią
Nie wiadomo, czy pegwaliaza przenika do mleka ludzkiego. Na podstawie dostępnych danych toksykologicznych dotyczących zwierząt stwierdzono przenikanie pegwaliazy do mleka. Nie wykryto ekspozycji ogólnoustrojowej na pegwaliazę u młodych osobników tych zwierząt. Nie można wykluczyć zagrożenia dla niemowląt. Z uwagi na brak danych dotyczących stosowania u ludzi produkt leczniczy Palynziq powinien być podawany kobietom w okresie karmienia piersią tylko wówczas, gdy uznaje się, że potencjalne korzyści przewyższają potencjalne zagrożenia dla niemowlęcia.
Płodność
Dane dotyczące stosowania u ludzi nie są dostępne. U zdrowych samic szczura po podaniu produktu leczniczego Palynziq obserwowano obniżenie częstości zagnieżdżania się zarodka (patrz punkt 5.3).
4.7 Wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn
Palynziq wywiera niewielki wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn. Reakcje nadwrażliwości, obejmujące takie objawy podmiotowe jak zawroty głowy lub omdlenie, mogą wpływać na zdolność prowadzenia pojazdów i obsługiwania maszyn.
4.8 Działania niepożądane
Podsumowanie profilu bezpieczeństwa
W badaniach klinicznych u większości pacjentów wystąpiły reakcje w miejscu wstrzyknięcia (93%), ból stawów (86%) oraz reakcje nadwrażliwości (75%). Reakcje nadwrażliwości o największym znaczeniu klinicznym obejmują ostrą ogólnoustrojową reakcję nadwrażliwości (6%), obrzęk naczynioruchowy (7%) oraz chorobę posurowiczą (2%) (patrz punkty 4.3 i 4.4).
W badaniach klinicznych najwięcej działań niepożądanych występowało w fazie indukcyjnej i w fazie zwiększania dawki (w czasie do osiągnięcia stężenia fenyloalaniny we krwi wynoszącego poniżej 600 mikromoli/l podczas stosowania stałej dawki), a ich występowanie pokrywało się w czasie z okresem najwyższego miana przeciwciał IgM oraz anty-PEG. Częstość występowania tych działań malała z czasem, w miarę rozwoju reakcji immunologicznej (patrz punkt „Opis wybranych działań niepożądanych”).
Tabelaryczny wykaz działań niepożądanych
W Tabeli 2 wymieniono działania niepożądane pochodzące z badań klinicznych, które wystąpiły u pacjentów leczonych produktem leczniczym Palynziq.
Częstości określono jako: bardzo często (≥ 1/10), często (≥ 1/100 do < 1/10), niezbyt często (≥ 1/1 000 do < 1/100), rzadko (≥ 1/10 000 do < 1/1 000), bardzo rzadko (< 1/10 000) oraz nieznana (częstość nie może być określona na podstawie dostępnych danych). W obrębie każdej grupy częstości występowania działania niepożądane wymieniono zgodnie ze zmniejszającym się nasileniem.
Tabela 2: Działania niepożądane, które wystąpiły u pacjentów leczonych produktem leczniczym Palynziq
Klasyfikacja układów i narządów | Działanie(-a) niepożądane | Faza indukcyjna / faza zwiększania dawki1 | Faza leczenia podtrzymującego |
| Zaburzenia krwi i układu chłonnego | Limfadenopatia | Często (9,8%) | Bardzo często (16%) |
| Zaburzenia układu immunologicznego | Reakcja nadwrażliwości2 | Bardzo często (65%) | Bardzo często (60%) |
| Ostra ogólnoustrojowa reakcja nadwrażliwości³ | Często (4,6%) | Często (1,7%) | |
Obrzęk naczynioruchowy³ | Często (5,6%) | Często (2,8%) | |
| Choroba posurowicza³ | Często (2,1%) | Niezbyt często (0,6%) | |
| Anafilaksja4 | Nieznane | Nieznane | |
| Zaburzenia układu nerwowego | Ból głowy | Bardzo często (42%) | Bardzo często (47%) |
| Zaburzenia układu oddechowego, klatki piersiowej i śródpiersia | Kaszel2 | Bardzo często (19%) | Bardzo często (24%) |
| Duszność2 | Często (4,2%) | Często (7,3%) | |
| Zaburzenia żołądka i jelit | Ból brzucha2,5 | Bardzo często (19%) | Bardzo często (30%) |
| Nudności | Bardzo często (25%) | Bardzo często (28%) | |
| Wymioty | Bardzo często (19%) | Bardzo często (27%) | |
| Biegunka | Bardzo często (13%) | Bardzo często (28%) | |
| Zaburzenia skóry i tkanki podskórnej | Łysienie | Często (6,7%) | Bardzo często (21%) |
| Pokrzywka | Bardzo często (25%) | Bardzo często (24%) | |
| Wysypka | Bardzo często (33%) | Bardzo często (24%) | |
| Świąd | Bardzo często (25%) | Bardzo często (23%) | |
| Rumień | Bardzo często (11%) | Często (6,7%) | |
| Złuszczanie się skóry | Niezbyt często (0,4%) | Często (1,7%) | |
Wysypka plamisto-grudkowa | Często (3,5%) | Często (1,79%) | |
Zaburzenia mięśniowo-szkieletowe i tkanki łącznej | Ból stawów³ | Bardzo często (79%) | Bardzo często (67%) |
| Ból mięśni | Bardzo często (11%) | Bardzo często (12%) | |
| Obrzęk stawów | Często (6,0%) | Często (3,9%) | |
Sztywność mięśniowo-szkieletowa | Często (4,2%) | Często (5,6%) | |
| Sztywność stawów | Często (6,3%) | Często (2,2%) |
Klasyfikacja układów i narządów | Działanie(-a) niepożądane | Faza indukcyjna / faza zwiększania dawki1 | Faza leczenia podtrzymującego |
| Zaburzenia ogólne i stany w miejscu podania | Reakcja w miejscu wstrzyknięcia³ | Bardzo często (90%) | Bardzo często (66%) |
| Znużenie | Bardzo często (16%) | Bardzo często (24%) | |
| Badania diagnostyczne | Hipofenyloalaninemia | Bardzo często (15%) | Bardzo często (65%) |
| Obniżenie stężenia składowej C3 układu dopełniacza6 | Bardzo często (66%) | Bardzo często (73%) | |
| Obniżenie stężenia składowej C4 układu dopełniacza6 | Bardzo często (64%) | Bardzo często (39%) | |
| Zwiększenie stężenia białka C-reaktywnego w testach wysokiej czułości7 | Bardzo często (17%) | Bardzo często (13%) |
1 Faza indukcyjna i faza zwiększania dawki odzwierciedlają czas do osiągnięcia stężenia fenyloalaniny we krwi wynoszącego poniżej 600 mikromoli/l podczas stosowania stałej dawki. Po osiągnięciu stężenia fenyloalaniny we krwi wynoszącego poniżej 600 mikromoli/l podczas stosowania stałej dawki uznano, że pacjenci znajdują się od tego momentu w fazie leczenia podtrzymującego.
2 „Reakcje nadwrażliwości” obejmują grupę terminów, do których zalicza się ostre ogólnoustrojowe reakcje nadwrażliwości, i mogą się objawiać jako zakres objawów podmiotowych, w tym obrzęku naczynioruchowego, zawrotów głowy, duszności, wysypki, choroby posurowiczej i pokrzywki. ³ Więcej informacji zawiera punkt „Specjalne ostrzeżenia i środki ostrożności”. 4 Nie można określić częstości występowania anafilaksji po wprowadzeniu leku do obrotu. 5 „Ból brzucha” obejmuje następujące pojęcia: ból brzucha, ból w nadbrzuszu oraz dyskomfort w jamie brzusznej.
6 Obniżenie stężenia składowej C3/C4 układu dopełniacza określa się jako zmianę z poziomu prawidłowej lub wysokiej wyjściowej wartości stężenia dopełniacza do niskiej powyjściowej wartości stężenia dopełniacza.
7 Odzwierciedla stężenia białka C-reaktywnego w testach wysokiej czułości (ang. high sensitivity CRP, hsCRP) powyżej górnej granicy normy (powyżej 0,287 mg/dl) w okresie 6 miesięcy.
Opis wybranych działań niepożądanych
Ból stawów oraz inne objawy przedmiotowe i podmiotowe związane ze stawami W badaniach klinicznych u 86% pacjentów wystąpiły epizody zgodne z obrazem bólu stawów (w tym ból pleców, ból mięśniowo-szkieletowy, ból kończyn i ból szyi). Ból stawów wystąpił już przy pierwszej dawce i może wystąpić w dowolnym momencie w trakcie leczenia. Ryzyko wystąpienia bólu stawów jest 3,1-krotnie wyższe w fazie indukcyjnej / zwiększania dawki w porównaniu z fazą leczenia podtrzymującego.
Silny ból stawów (silny ból ograniczający codzienne czynności związane z samoobsługą) wystąpił u 5% pacjentów. Epizody bólu stawów leczono poprzez jednoczesne stosowanie innych produktów leczniczych (np. niesteroidowych leków przeciwzapalnych, glikokortykosteroidów i/lub leków przeciwgorączkowych), zmniejszenie dawki, wstrzymanie leczenia lub odstawienie leku, a 97% epizodów bólu stawów ustąpiło przed zakończeniem badania.
Przewlekły ból stawów (utrzymujący się przez co najmniej 6 miesięcy) wystąpił u 7% pacjentów. Nie zmieniono dawki w przypadku 96% epizodów, a wszystkie epizody przewlekłego bólu stawów ustąpiły bez następstw.
Reakcje w miejscu wstrzyknięcia
Reakcje w miejscu wstrzyknięcia zgłoszono u 93% pacjentów. Najczęstszymi reakcjami w miejscu wstrzyknięcia (występującymi u co najmniej 10% pacjentów) były odczyn, rumień, zasinienie, świąd, ból, opuchlizna, wysypka, stwardnienie i pokrzywka. Ryzyko wystąpienia reakcji w miejscu wstrzyknięcia jest 5,2-krotnie wyższe w fazie indukcyjnej / zwiększania dawki w porównaniu z fazą leczenia podtrzymującego.
Reakcje w miejscu wstrzyknięcia wystąpiły już przy pierwszej dawce i mogą wystąpić w dowolnym momencie w trakcie leczenia. Średni czas trwania reakcji w miejscu wstrzyknięcia wynosił 10 dni, a 99% reakcji w miejscu wstrzyknięcia ustąpiło przed zakończeniem badania.
Zaobserwowano trzy reakcje w miejscu wstrzyknięcia zgodne z obrazem ziarniniakowych zmian skórnych (każda reakcja wystąpiła u jednego pacjenta): ziarniniakowe zapalenie skóry (wystąpiło po upływie 15 miesięcy od leczenia produktem leczniczym Palynziq i utrzymywało się przez 16 dni), żółtakoziarniniakowatość (wystąpiła po upływie 12 miesięcy od leczenia produktem leczniczym Palynziq i utrzymywała się przez 21 miesięcy) oraz tłuszczowe obumieranie skóry (wystąpiło po upływie 9 miesięcy od leczenia produktem leczniczym Palynziq i utrzymywała się przez 9 miesięcy). Tłuszczowe obumieranie skóry leczono wstrzyknięciami steroidów, a jego przebieg był powikłany wystąpieniem zakażenia bateriami z rodzaju Pseudomonas. Wszystkie powyższe reakcje w miejscu wstrzyknięcia ustąpiły. Jeden pacjent zgłosił zakażenie tkanki miękkiej związane z zapaleniem tkanki tłuszczowej krezki jelita cienkiego, w wyniku którego przerwano leczenie.
Reakcje skórne (nieograniczone do miejsca wstrzyknięcia) utrzymujące się przez ≥ 14 dni W badaniach klinicznych u 47% pacjentów leczonych produktem leczniczym Palynziq wystąpiły reakcje skórne (nieograniczone do miejsca wstrzyknięcia) utrzymujące się przez co najmniej 14 dni. Ryzyko wystąpienia reakcji skórnych utrzymujących się przez co najmniej 14 dni jest 1,5-krotnie wyższe w fazie indukcyjnej / zwiększania dawki w porównaniu z fazą leczenia podtrzymującego.
Najczęstszymi zgłaszanymi reakcjami skórnymi (co najmniej 5% pacjentów) były świąd, wysypka, rumień i pokrzywka. Innymi zgłaszanymi reakcjami były złuszczanie się skóry, uogólniona wysypka, wysypka rumieniowata, wysypka plamkowo-grudkowa i wysypka ze świądem. Średni (odchylenie standardowe) czas trwania tych reakcji wynosił 63 (76) dni, a 86% tych reakcji ustąpiło przed zakończeniem badania.
Immunogenność
U wszystkich pacjentów leczonych produktem leczniczym Palynziq wystąpiła całkowita utrzymująca się odpowiedź przeciwciał przeciwko pegwaliazie (ang. total anti-pegvaliase antibody, TAb), przy czym u prawie wszystkich pacjentów odnotowano wynik dodatni przed tygodniem 4. Średnie miana przeciwciał TAb utrzymywały się w długotrwałym leczeniu (ponad 3 lata od rozpoczęcia leczenia). Przeciwciała klasy IgM przeciwko liazie amonowej fenyloalaniny (ang. phenylalanine ammonia lyase, PAL) wykryto u prawie wszystkich leczonych pacjentów przed upływem 2 miesięcy od rozpoczęcia leczenia, przy czym częstość występowania i średnie miana przeciwciał stopniowo malały w czasie. Przeciwciała klasy IgG przeciwko PAL wykryto u prawie wszystkich pacjentów przed upływem 4 miesięcy, a średnie miana przeciwciał utrzymywały się na względnie stabilnym poziomie w długotrwałym leczeniu. Odpowiedzi przeciwciał klasy IgM i IgG przeciwko PEG wywołane pegwaliazą wykryto u prawie wszystkich pacjentów, a średnie miana osiągnęły wartości szczytowe po upływie od 1 miesiąca do 3 miesięcy od rozpoczęcia leczenia i powrotu do poziomów wyjściowych u większości pacjentów przed upływem od 6 do 9 miesięcy od rozpoczęcia leczenia. Przeciwciała neutralizujące (ang. neutralising antibodies, NAb) zdolne do hamowania aktywności enzymu PAL wykryto z czasem u większości pacjentów do 1 roku od rozpoczęcia leczenia, a średnie miana przeciwciał utrzymywały się na względnie stabilnym poziomie w długotrwałym leczeniu.
U wszystkich 16 pacjentów, u których wystąpiły ostre ogólnoustrojowe reakcje nadwrażliwości, stwierdzono ujemny wynik testu w kierunku obecności swoistych przeciwciał klasy IgE przeciwko pegwaliazie w czasie występowania epizodu ostrej ogólnoustrojowej reakcji nadwrażliwości lub w niedługim czasie po jej wystąpieniu. Reakcje te były zgodne z obrazem mechanizmu III typu nadwrażliwości z udziałem kompleksów immunologicznych, a częstość ich występowania była najwyższa we wczesnych fazach leczenia (w okresie indukcyjnym i w okresie zwiększania dawki), gdy we wczesnej odpowiedzi immunologicznej dominowały odpowiedzi przeciwciał klasy IgM przeciwko PEG, przeciwciał klasy IgG przeciwko PEG oraz przeciwciał klasy IgM przeciwko PAL, a stężenia składowej C3/C4 były najniższe. Częstość występowania reakcji nadwrażliwości malała z czasem w okresie stosowania dawki podtrzymującej w miarę spadku liczby tych przeciwciał oraz powrotu stężenia składowej C3/C4 do wartości wyjściowych. Obecność mian przeciwciał nie była wskaźnikiem występowania reakcji nadwrażliwości.
W badaniach klinicznych zaobserwowano bezpośredni związek między ekspozycją na pegwaliazę w osoczu a zmniejszeniem stężenia fenyloalaniny we krwi. Ekspozycja na pegwaliazę w osoczu była głównie spowodowana odpowiedzią immunologiczną na pegwaliazę. U pacjentów o niższych mianach przeciwciał w przypadku analitów wszystkich przeciwciał, w tym NAb, występowały wyższe stężenia pegwaliazy w wyniku mniejszego klirensu pegwaliazy z udziałem układu immunologicznego. W konsekwencji u tych pacjentów występowało większe prawdopodobieństwo rozwoju hipofenyloalaninemii. Pacjenci o wyższych mianach przeciwciał wymagali wyższych dawek, aby usprawnić klirens i doprowadzić do obniżenia stężenia fenyloalaniny we krwi. Jednak ze względu na znaczną zmienność w zakresie mian przeciwciał pomiędzy pacjentami żadne z mian konkretnych przeciwciał nie było wskaźnikiem dawki pegwaliazy niezbędnej do znacznego obniżenia stężenia fenyloalaniny we krwi lub wystąpienia hipofenyloalaninemii. We wczesnym etapie leczenia (mniej niż 6 miesięcy po podaniu produktu leczniczego Palynziq), gdy klirens z udziałem układu immunologicznego był wysoki, a dawki były niskie, obniżenie stężenia fenyloalaniny we krwi było mniejsze u pacjentów z wyższymi mianami przeciwciał. W miarę dalszego rozwoju wczesnej reakcji odpornościowej (po upływie ponad 6 miesięcy od podania produktu leczniczego Palynziq) i dostosowania dawki w celu kontrolowania stężenia fenyloalaniny we krwi w długotrwałym leczeniu występował dalszy spadek średniego stężenia fenyloalaniny we krwi u pacjentów, którzy kontynuowali leczenie (patrz punkt 5.1). Miana przeciwciał były stabilne w długotrwałym leczeniu, a zwiększanie dawki nie było związane z podwyższonymi mianami przeciwciał. Z tego powodu średnie dawki również się ustabilizowały w długotrwałym leczeniu z trwałym działaniem leczniczym.
Dzieci i młodzież
Dane dotyczące stosowania u dzieci i młodzieży poniżej 16 roku życia nie są dostępne.
Dwunastu pacjentów (11 pacjentów z badania 301) w wieku od 16 do 18 lat było leczonych produktem leczniczym Palynziq. Działania niepożądane były podobne pod względem typu i częstości do działań niepożądanych występujących u dorosłych pacjentów.
Zgłaszanie podejrzewanych działań niepożądanych
Po dopuszczeniu produktu leczniczego do obrotu istotne jest zgłaszanie podejrzewanych działań niepożądanych. Umożliwia to nieprzerwane monitorowanie stosunku korzyści do ryzyka stosowania produktu leczniczego. Osoby należące do fachowego personelu medycznego powinny zgłaszać wszelkie podejrzewane działania niepożądane za pośrednictwem krajowego systemu zgłaszania wymienionego w załączniku V.
4.9 Przedawkowanie
W badaniach klinicznych analizowano dawki pegwaliazy wynoszące do 150 mg na dobę i nie zaobserwowano swoistych objawów podmiotowych i przedmiotowych po zastosowaniu tych wyższych dawek. Nie zaobserwowano różnic w profilu bezpieczeństwa. Informacje dotyczące postępowania w przypadku wystąpienia działań niepożądanych — patrz punkty 4.4 i 4.8.
5. WŁAŚCIWOŚCI FARMAKOLOGICZNE
5.1 Właściwości farmakodynamiczne
Grupa farmakoterapeutyczna: inne leki działające na przewód pokarmowy i metabolizm, enzymy, kod ATC: A16AB19
Pegwaliaza jest rekombinowaną liazą amonową fenyloalaniny (rAvPAL), sprzężoną z liniowym glikolem NHS-metoksypolietylenowym (NHS-PEG) o masie cząsteczkowej 20 kDa w sposób polegający na podstawieniu od 28 do 44 moli polimeru / mol białka. Średnia masa cząsteczkowa wynosi około 1 000 kDa, z czego cząsteczka białka stanowi w przybliżeniu 248 kDa.
Mechanizm działania
Pegwaliaza jest pegylowaną, rekombinowaną liazą amonową fenyloalaniny przekształcającą fenyloalaninę w amoniak i kwas trans-cynamonowy, które są usuwane z organizmu głównie w wyniku metabolizmu wątrobowego.
Skuteczność kliniczna i bezpieczeństwo stosowania
Działanie produktu leczniczego Palynziq w leczeniu PKU u pacjentów z fenyloketonurią wykazano w badaniu 301 — otwartym badaniu mającym na celu rozpoczęcie leczenia produktem leczniczym Palynziq oraz w badaniu 302 — badaniu kontynuacyjnym mającym na celu ocenę skuteczności.
Badanie 301: rozpoczęcie leczenia (faza indukcji i zwiększania dawki)
Badanie 301: otwarte, zrandomizowane (1:1), wieloośrodkowe badanie pacjentów z PKU mające na celu ocenę bezpieczeństwa i tolerancji samodzielnie stosowanego produktu leczniczego Palynziq w schemacie dawkowania obejmującym fazę indukcji / zwiększania dawki / leczenia podtrzymującego. 261 pacjentów włączonych do badania było w wieku od 16 do 55 lat (średnia: 29 lat), a wyjściowe średnie stężenie fenyloalaniny we krwi wynosiło u nich 1 233 mikromoli/l. W momencie rozpoczęcia leczenia u 253 (97%) pacjentów stężenie fenyloalaniny we krwi nie było kontrolowane w wystarczającym stopniu (stężenie fenyloalaniny powyżej 600 mikromoli/l), a u 8 pacjentów stężenia fenyloalaniny we krwi były mniejsze lub równe 600 mikromolom/l. Pacjenci uprzednio leczeni sapropteryną musieli przerwać leczenie co najmniej 14 dni przed pierwszą dawką produktu leczniczego Palynziq. W punkcie wyjściowym u 149 (57%) pacjentów całkowita podaż białka opierała się częściowo na żywności medycznej, a 41 spośród 261 (16%) pacjentów stosowało dietę z ograniczoną podażą fenyloalaniny (grupę tę zdefiniowano jako otrzymującą z żywności medycznej więcej niż 75% całkowitej podaży białka). Pacjenci rozpoczęli leczenie produktem leczniczym Palynziq od dawkowania indukcyjnego (2,5 mg raz na tydzień przez 4 tygodnie), a następnie dawkę zwiększano w sposób stopniowy (pod względem wielkości i częstości) do osiągnięcia docelowej zrandomizowanej dawki 20 mg raz na dobę albo 40 mg raz na dobę. Czas trwania fazy zwiększania dawki różnił się pomiędzy pacjentami i zależał od tolerancji produktu przez pacjenta (do 30 tygodni). W tym badaniu okres stosowania dawki podtrzymującej określono jako co najmniej 3-tygodniowe stosowanie zrandomizowanej dawki 20 mg albo 40 mg raz na dobę.
Spośród 261 pacjentów włączonych do badania 195 (75%) pacjentów osiągnęło fazę zrandomizowanej dawki podtrzymującej (103 pacjentów z grupy otrzymującej dawkę 20 mg raz na dobę, 92 pacjentów z grupy otrzymującej dawkę 40 mg raz na dobę). Pacjenci zrandomizowani do grupy otrzymującej dawkę 20 mg raz na dobę osiągnęli dawkę podtrzymującą w medianie czasu 10 tygodni (zakres: od 9 do 29 tygodni), a pacjenci z grupy otrzymującej dawkę 40 mg raz na dobę osiągnęli dawkę podtrzymującą w medianie czasu 11 tygodni (zakres: od 10 do 33 tygodni). Spośród 261 pacjentów włączonych do badania 301, 152 pacjentów kontynuowało udział do okresu kwalifikacji do badania 302, a 51 pacjentów kontynuowało leczenie, przechodząc bezpośrednio z badania 301 do długotrwałego badania 302 w fazie przedłużonej.
Badanie 302: ocena skuteczności
Badanie 302 było badaniem kontynuacyjnym (w stosunku do badania 301) i składało się z: okresu kwalifikacji prowadzonego metodą otwartą; okresu leczenia prowadzonego metodą podwójnie ślepej próby z kontrolą placebo i randomizowanym przerwaniem badania (ang. randomised discontinuation trial, RDT) oraz okresu długotrwałego badania w fazie przedłużonej prowadzonego metodą otwartą.
Okres kwalifikacji
Łącznie 164 pacjentów wcześniej leczonych produktem leczniczym Palynziq (152 pacjentów z badania 301 oraz 12 pacjentów z innych badań z zastosowaniem produktu leczniczego Palynziq) kontynuowało leczenie przez okres do 13 tygodni.
Spośród 164 pacjentów, którzy uczestniczyli w okresie kwalifikacji badania 302, 86 pacjentów spełniało kryterium kwalifikacji (w ciągu 13 tygodni przyjmowania zrandomizowanej dawki nastąpił u nich spadek średniego stężenia fenyloalaniny we krwi wynoszący co najmniej 20% w stosunku do wartości wyjściowej sprzed rozpoczęcia leczenia) i kontynuowało dalszy udział w okresie RDT; 12 pacjentów przerwało leczenie, a 57 pacjentów nie przeszło do okresu RDT i kontynuowało leczenie produktem leczniczym Palynziq w długotrwałej przedłużonej fazie badania 302, w której zezwolono na zwiększenie dawki.
Okres badania z randomizowanym przerwaniem (RDT)
W okresie leczenia prowadzonego metodą podwójnie ślepej próby z kontrolą placebo i randomizowanym przerwaniem badania (RDT) pacjentów zrandomizowano w stosunku 2:1 do grupy kontynuującej otrzymywanie zrandomizowanego dawkowania (20 mg na dobę albo 40 mg na dobę) albo do grupy otrzymującej odpowiadające placebo przez 8 tygodni.
Głównym punktem końcowym była zmiana stężenia fenyloalaniny we krwi z wartości wyjściowej w okresie RDT do wartości w tygodniu 8 okresu RDT. U pacjentów leczonych produktem leczniczym Palynziq utrzymała się redukcja stężenia fenyloalaniny we krwi w porównaniu z pacjentami z grupy otrzymującej placebo, u których stężenia fenyloalaniny we krwi wróciły do wartości wyjściowych sprzed leczenia po upływie 8 tygodni (p < 0,0001; patrz Tabela 3).
Tabela 3: Średnia zmiana stężenia fenyloalaniny we krwi (w mikromolach/l) w stosunku do wartości wyjściowej okresu RDT w tygodniu 8 okresu RDT u pacjentów z PKU (badanie 302) obliczona metodą najmniejszych kwadratów
| Grupa badania randomizowanego | Stężenie fenyloalaniny we krwi (mikromole/l) Wartość średnia (odchylenie standardowe) | Średnia zmiana względem wartości wyjściowej okresu RDT (badanie 302) do wartości w tygodniu 8 obliczona metodą najmniejszych kwadratów (95% przedział ufności) | Różnica w leczeniu w zakresie średniej zmiany obliczonej metodą najmniejszych kwadratów (95% przedział ufności) — wartość p2 | ||
| Wartość wyjściowa sprzed leczenia1 | Badanie 302 Wartość wyjściowa w okresie RDT | Badanie 302 Tydzień 8 w okresie RDT | |||
Palynziq 20 mg raz na dobę³ | 1450,2 (310,5) n = 29 | 596,8 (582,8) n = 29 | 553,0 (582,4) n = 26 | −23,3 (−156,2; 109,7) | −973,0 (−1204,2; −741,9) p < 0,0001 |
Placebo 20 mg raz na dobę4 | 1459,1 (354,7) n = 14 | 563,9 (504,6) n = 14 | 1509,0 (372,6) n = 13 | 949,8 (760,4; 1139,1) | |
Palynziq 40 mg raz na dobę³ | 1185,8 (344,0) n = 29 | 410,9 (440,0) n = 29 | 566,3 (567,5) n = 23 | 76,3 (−60,2; 212,8) | −588,5 (−830,1; −346,9) p < 0,0001 |
Placebo 40 mg raz na dobę4 | 1108,9 (266,8) n = 14 | 508,2 (363,7) n = 14 | 1164,4 (343,3) n = 10 | 664,8 (465,5; 864,1) | |
1 Stężenie fenyloalaniny we krwi przed rozpoczęciem leczenia produktem leczniczym Palynziq. 2 Według metody opartej na mieszanym modelu powtarzanych pomiarów (ang. mixed model repeated measures, MMRM), gdzie grupa leczenia, wizyta i zależność między grupą leczenia a wizytą (ocena czasowego profilu zmiany stężenia fenyloalaniny we krwi jest przeprowadzana oddzielnie dla każdej grupy leczenia) są czynnikami korygującymi wartość wyjściową stężenia fenyloalaniny we krwi.
³ Dziewięciu pacjentów wykluczono z analizy w tygodniu 8 przeprowadzanej w grupach leczonych produktem leczniczym Palynziq (20 mg na dobę albo 40 mg na dobę): 4 pacjentów nie zakończyło badania w okresie RDT z powodu zdarzeń niepożądanych (1 pacjent przerwał leczenie, a 3 pacjentów przeniesiono do długotrwałego badania w fazie przedłużonej) oraz pozostałych 5 pacjentów, u których nie przeprowadzono badania stężenia fenyloalaniny w oknie czasowym tygodnia 8 (między dniem 43 a 56).
4 Pięciu pacjentów wykluczono z analizy w tygodniu 8 przeprowadzanej w grupach otrzymujących placebo (20 mg na dobę albo 40 mg na dobę):
1 pacjent nie zakończył badania w okresie RDT z powodu zdarzenia niepożądanego i przeniesiono go do długotrwałego badania w fazie przedłużonej, oraz pozostałych 4 pacjentów, u których nie przeprowadzono badania stężenia fenyloalaniny w oknie czasowym tygodnia 8 (między dniem 43 a 56).
W tym okresie oceniano również objawy przedmiotowe deficytu uwagi i nastrój. Nie zaobserwowano różnic w zakresie deficytu uwagi ani nastroju pomiędzy pacjentami zrandomizowanymi do grupy otrzymującej placebo oraz pacjentami zrandomizowanymi do grupy otrzymującej produkt leczniczy Palynziq w okresie 8 tygodni.
Okres długotrwałej fazy przedłużonej
Pacjenci kontynuowali leczenie produktem leczniczym Palynziq w okresie długotrwałego badania w fazie przedłużonej prowadzonego metodą otwartą, a lekarz skorygował dawkę (5, 10, 20, 40 i 60 mg na dobę) w celu dalszego obniżania stężenia fenyloalaniny we krwi oraz utrzymania wcześniej uzyskanego stężenia fenyloalaniny we krwi.
Ogólne doświadczenia dotyczące leczenia w ramach badania 301 i badania 302
Na etapie zakończenia badań 188 z 261 pacjentów było poddawanych leczeniu przez co najmniej 1 rok, 4 pacjentów zakończyło leczenie, a 69 przerwało leczenie w pierwszym roku. 165 spośród wzmiankowanych 188 pacjentów było poddawanych leczeniu przez co najmniej 2 lata, 22 pacjentów przerwało leczenie w drugim roku, a 9 pacjentów przerwało leczenie po 2 latach. Spośród 100 pacjentów, którzy przerwali leczenie, 40 przerwało je z powodu zdarzenia niepożądanego, 29 z powodu decyzji pacjenta, 10 z powodu decyzji lekarza, a 21 — z innych powodów (np. braku stawiania się na badania kontrolne, ciąży lub braku przestrzegania protokołu).
Wyniki dotyczące skuteczności w funkcji czasu przedstawiono w Tabeli 4 i na rysunku 1.
Stężenie fenyloalaniny w funkcji czasu
Wartość wyjściowa średniego stężenia fenyloalaniny we krwi wynosząca 1 233 mikromoli/l spadła do wartości 565 mikromoli/l w 12 miesiącu (n = 164) i do 333 mikromoli/l w 24 miesiącu (n = 89), przy czym opisywany spadek średniego stężenia fenyloalaniny we krwi utrzymywał się w całym 36 miesiącu (371 mikromoli/l; n = 84) (patrz Tabela 4 i rysunek 1). Mediana zmiany w porównaniu z wartością wyjściową wynosiła −634 mikromoli/l w 12 miesiącu, −968 mikromoli/l w 24 miesiącu i −895 mikromoli/l w 36 miesiącu.
Punktacja oceny deficytu uwagi ADHD i oceny stopnia splątania PKU-POMS w funkcji czasu Objawy deficytu uwagi oceniano z użyciem podskali deficytu uwagi wypełnianej przez badacza skali nasilenia objawów zespołu nadpobudliwości psychoruchowej z deficytem uwagi (ang. Attention Deficient Hyperactivity Disorder Rating Scale, ADHD-RS IV). Na podskali deficytu uwagi stanowiącej część składową skali ADHD-RS IV można było przyznać od 0 do 27 punktów, przy czym większa liczba punktów odpowiadała wyższemu nasileniu zaburzeń, a ocena poniżej 9 punktów wskazywała na bezobjawowość (tj. ocena mieściła się w zakresie prawidłowym). Punktację w podskali ADHD dotyczącej deficytu uwagi w funkcji czasu podano w Tabeli 4. Średni spadek (sugerujący poprawę) wyjściowej wartości deficytu uwagi ocenionego w skali ADHD-RS miał u dorosłych z ADHD wartość powyżej minimalnej różnicy istotnej klinicznie (ang. minimally clinically important difference, MCID) (definiowanej jako spadek o co najmniej 5,2) w 18 miesiącu (n = 168; spadek o 5,3), w 24 miesiącu (n = 159; spadek o 5,9) i w 36 miesiącu (n = 142; spadek
o 6,6). U pacjentów z wyjściową wartością deficytu uwagi wynoszącą >9 (czyli wskazującą na występowanie objawów deficytu uwagi na etapie wyjściowym), średni spadek (sugerujący poprawę) wyjściowej wartości deficytu uwagi ocenionego w skali ADHD miał wartość powyżej oszacowanej u dorosłych z ADHD minimalnej różnicy istotnej klinicznie (MCID) w 12 miesiącu (n = 80; spadek
o 7,8), w 18 miesiącu (n = 78; spadek o 8,9), w 24 miesiącu (n = 76; spadek o 9,6) i w 36 miesiącu (n = 66; spadek o 10,7).
Objawy podmiotowe dotyczące nastroju (splątanie, znużenie, przygnębienie, napięcie, wigor i stany związane z gniewem) oceniano z użyciem profilu nastroju (ang. Profile of Mood States, POMS) dostosowanego pod kątem PKU (PKU-POMS). Uznano, że podskala oceny stopnia splątania PKU-POMS (z zakresem punktacji od 0 do 12, przy czym większa liczba punktów odpowiada wyższemu nasileniu zaburzeń) pozwala uzyskać najwyższą czułość oceny zmian stężenia fenyloalaniny we krwi. Punktację w podskali oceny stopnia splątania PKU-POMS w funkcji czasu podano w Tabeli 4. Średnia zmiana wyjściowej wartości punktacji w podskali oceny stopnia splątania PKU-POMS (sugerująca poprawę) miała wartość powyżej minimalnej różnicy istotnej klinicznie (MCID) (definiowanej jako spadek o co najmniej 1 punkt) w 12 miesiącu (n = 130; spadek o 1,6), w 18 miesiącu (n = 123; spadek o 2), w 24 miesiącu (n = 116; spadek o 2,2) i w 36 miesiącu (n = 103; spadek o 2,2).
Zmiany w funkcji czasu dotyczące podaży białka z żywności nieprzetworzonej Mediana spożycia białka z żywności nieprzetworzonej zwiększyła się w 12 miesiącu (wzrost o 4 g w porównaniu z wartością wyjściową), w 24 miesiącu (wzrost o 14 g w porównaniu z wartością wyjściową) i w 36 miesiącu (wzrost o 20 g w porównaniu z wartością wyjściową).
Rysunek 1: Wartość średnia (błąd standardowy) stężenia fenyloalaniny w funkcji czasu
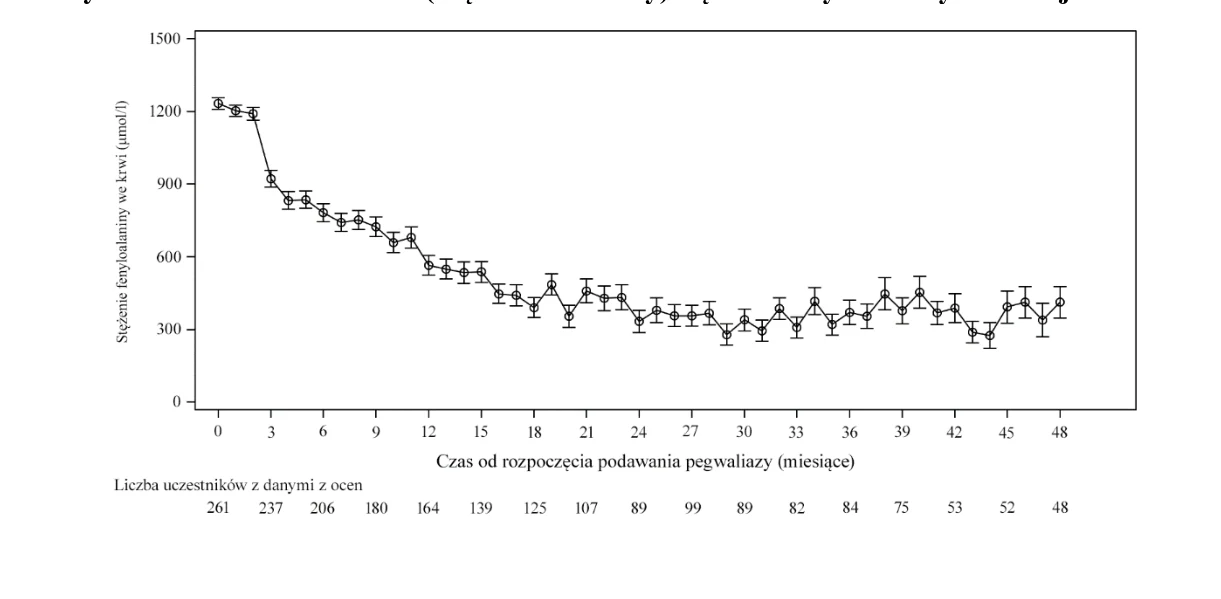
Tabela 4: Wyniki dotyczące skuteczności w 12, 18, 24 i 36 miesiącu u pacjentów przyjmujących produkt leczniczy Palynziq
| Wartość wyjściowa | Miesiąc 12 | Miesiąc 18 | Miesiąc 24 | Miesiąc 36 | |
| Stężenie fenyloalaniny we krwi1 | |||||
| N | 261 | 1642 | 1252 | 892 | 842 |
| Wartość średnia (odchylenie standardowe) stężenia fenyloalaniny we krwi (mikromol/l) | 1 233 (386) | 565 (531) | 390 (469) | 333 (441) | 371 (459) |
Zmiana w porównaniu z wartością wyjściową (mikromol/l) Wartość średnia (odchylenie standardowe) Mediana | - | −662 (588) −634 | −883 (565) −920 | −882 (563) −968 | −911 (563) −895 |
| Wartość wyjściowa | Miesiąc 12 | Miesiąc 18 | Miesiąc 24 | Miesiąc 36 | |
| Podskala oceny deficytu uwagi ADHD³ (wypełniana przez badacza) | |||||
| N | 253 | 178 | 175 | 166 | 147 |
| Wartość średnia (odchylenie standardowe) ocen deficytu uwagi | 9,8 (6,1) | 5 (4,9) | 4,6 (4,7) | 4,3 (4,6) | 3,4 (5) |
Zmiana oceny deficytu uwagi w porównaniu z wartością wyjściową (n)4 Wartość średnia (odchylenie standardowe) Mediana | - | n = 172 −4,7 (5,6) −4 | n = 168 −5,3 (5,9) −5 | n = 159 −5,9 (6,1) −5 | n = 142 −6,6 (6,1) −5 |
| Podskala oceny deficytu uwagi ADHD³ (wypełniana przez badacza) z wartością wyjściową wynoszącą >9 | |||||
| N | 116 | 80 | 78 | 76 | 66 |
| Wartość średnia (odchylenie standardowe) ocen deficytu uwagi | 15,3 (4,1) | 7,6 (4,9) | 6,6 (5) | 5,9 (4,9) | 4,9 (5,3) |
Zmiana oceny deficytu uwagi w porównaniu z wartością wyjściową (n)4 Wartość średnia (odchylenie standardowe) Mediana | - | n = 80 −7,8 (5,5) −7 | n = 78 −8,9 (5,8) −9 | n = 76 −9,6 (5,9) −10 | n = 66 −10,7 (6,0) −12 |
| Podskala oceny stopnia splątania PKU-POMS³ (wypełniana przez pacjenta) | |||||
| N | 170 | 181 | 178 | 168 | 152 |
| Wartość średnia (odchylenie standardowe) oceny stopnia splątania | 4 (2,7) | 2,4 (2,1) | 2,1 (2,2) | 2 (2,1) | 1,9 (2,1) |
Zmiana oceny stopnia splątania w porównaniu z wartością wyjściową (n)4 Wartość średnia (odchylenie standardowe) Mediana | - | n = 130 −1,6 (2,5) −1 | n = 123 −2 (2,8) −2 | n = 116 −2,2 (2,7) −2 | n = 103 −2,2 (3,0) −2 |
| Podaż białka z żywności nieprzetworzonej (g) | |||||
| N | 250 | 160 | 111 | 83 | 80 |
| Wartość średnia (odchylenie standardowe) | 39 (28) | 47 (29) | 50 (27) | 55 (27) | 66 (27) |
Zmiana wartości dotyczącej podaży białka w porównaniu z wartością wyjściową (n)4 Wartość średnia (odchylenie standardowe) Mediana | - | n = 154 9 (25) 4 | n = 106 12 (25) 9 | n = 80 16 (27) 14 | n = 78 24 (31) 20 |
1 Powyjściowe wartości stężenia fenyloalaniny przypisano najbliższej comiesięcznej wizycie (tj. w obrębie 1-miesięcznego okna wizyty).
2 Wartość ta dotyczy liczby pacjentów, którzy osiągnęli dany punkt czasowy (miesiąc 12 / miesiąc 18 / miesiąc 24 / miesiąc 36) leczenia w momencie odcięcia danych i u których planowo zbadano stężenie fenyloalaniny w tym punkcie czasowym.
³ Powyjściowe wartości oceny deficytu uwagi ADHD / stopnia splątania PKU-POMS przypisano najbliższej 3-miesięcznej wizycie (tj. w obrębie 3-miesięcznego okna wizyty). 4 Zmianę w porównaniu z wartością wyjściową oparto na danych dotyczących uczestników z wartościami pomiarów dostępnymi w obu punktach czasowych. Nie u wszystkich uczestników ustalono wyjściową wartość oceny deficytu uwagi ADHD i stopnia splątania PKU-POMS na początku badania.
Spośród 253 pacjentów z niewystarczającą kontrolą stężenia fenyloalaniny we krwi (stężenie fenyloalaniny powyżej 600 mikromoli/l) na etapie wyjściowym w badaniu 301:
odpowiednio 54%, 69% i 72% pacjentów osiągnęło stężenie fenyloalaniny we krwi wynoszące
≤ 600 mikromoli/l na etapie 12, 24 i 36 miesiąca;
odpowiednio 44%, 62% i 67% pacjentów osiągnęło stężenie fenyloalaniny we krwi wynoszące
≤ 360 mikromoli/l do upływu 12, 24 i 36 miesiąca.
Wpływ spadku stężenia fenyloalaniny we krwi na wartości oceny deficytu uwagi ADHD i stopnia splątania PKU-POMS
Analiza punktacji w podskalach oceny deficytu uwagi ADHD i stopnia splątania PKU-POMS pod kątem zmian stężenia fenyloalaniny we krwi w porównaniu z kwartylami wyjściowymi wykazała, iż u pacjentów, u których wystąpił największy spadek stężenia fenyloalaniny, odnotowano największą poprawę na podskalach oceny deficytu uwagi ADHD i stopnia splątania PKU-POMS.
Dzieci i młodzież
Dane dotyczące stosowania u dzieci i młodzieży poniżej 16 roku życia nie są dostępne.
Spośród 261 pacjentów biorących udział w badaniu 301 na etapie włączania 11 pacjentów było w grupie wiekowej od 16 do 18 lat. U całej tej grupy 11 pacjentów występowała nieprawidłowa kontrola stężenia fenyloalaniny we krwi (stężenie fenyloalaniny powyżej 600 mikromoli/l) na etapie wyjściowym. Stosowano u nich taki sam schemat dawkowania w fazie indukcyjnej /zwiększania dawki / leczenia podtrzymującego, co u pacjentów w wieku 18 lat i starszych w tym badaniu. Wartość średnia (odchylenie standardowe) zmiany w porównaniu z wartością wyjściową wyniosła 20 (323) mikromoli/l w 12 miesiącu (n = 9), −460 (685) mikromoli/l w 24 miesiącu (n = 5) i −783 (406) mikromoli/l w 36 miesiącu (n = 5). U 3 spośród 11 pacjentów włączonych na początku badania 301 stężenie fenyloalaniny osiągnęło stężenie ≤ 600 mikromoli/l w ciągu 12 miesięcy, u 7 poziom ten osiągnięto w ciągu 24 miesięcy, a u 8 — w ciągu 36 miesięcy.
Europejska Agencja Leków wstrzymała obowiązek dołączania wyników badań produktu leczniczego Palynziq w jednej lub kilku podgrupach populacji dzieci i młodzieży w przypadku leczenia hiperfenyloalaninemii (stosowanie u dzieci i młodzieży, patrz punkt 4.2).
5.2 Właściwości farmakokinetyczne
Pegwaliaza jest pegylowaną, rekombinowaną liazą amonową fenyloalaniny (rAvPAL) uzyskiwaną z sinic Anabaena variabilis poddawaną ekspresji w pałeczkach Escherichia coli. Pegylacja rekombinowanej liazy amonowej fenyloalaniny (rAvPAL) ma na celu zmniejszenie rozpoznawania przez układ immunologiczny białka rAvPAL o pochodzeniu bakteryjnym i zwiększenie jego okresu półtrwania.
Farmakokinetyka pegwaliazy charakteryzuje się wysokim poziomem zmienności u tego samego pacjenta i między pacjentami ze względu na niejednorodność odpowiedzi immunologicznej u dorosłych pacjentów z PKU. Odpowiedź immunologiczna wpływa na klirens i czas do osiągnięcia stanu stacjonarnego. Stabilizacja odpowiedzi immunologicznej następuje w czasie od 6 do 9 miesięcy prowadzenia leczenia.
Wchłanianie
Po podaniu podskórnym pojedynczej dawki (0,01; 0,03 lub 0,1 mg/kg mc.) następuje wolne wchłanianie pegwaliazy, przy czym mediana czasu tmax wynosi od 3,5 do 4 dni (zakres zmienności osobniczej: od 2,5 do 7 dni). Korzystanie z różnych miejsc wstrzykiwania na ciele pacjenta nie wpływa na biodostępność produktu (patrz punkt 4.2). Nie są znane dane dotyczące całkowitej biodostępności u ludzi.
Dystrybucja
Wartość średnia (odchylenie standardowe) pozornej objętości dystrybucji (Vz/F) w stanie stacjonarnym po podaniu dawek 20 mg i 40 mg wynosiła odpowiednio 26,4 l (64,8 l) i 22,2 l (19,7 l).
Metabolizm
Po wychwycie komórkowym oczekuje się, że metabolizm liazy amonowej fenyloalaniny (PAL) będzie zachodzić na szlakach katabolicznych, skutkując rozłożeniem tego związku na mniejsze peptydy i aminokwasy; cząsteczka PEG wykazuje stabilność metaboliczną i oczekuje się, że zostanie oddzielona od białka PAL, a następnie wydalona głównie w procesie filtracji nerkowej.
Eliminacja
Przy powtarzającym się dawkowaniu eliminacja pegwaliazy odbywa się głównie w przebiegu mechanizmów immunologicznych organizmu. W badaniach klinicznych stwierdzono, że przeciwciała anty-PAL, anty-PEG i przeciwko pegwaliazie są głównie przeciwciałami klasy IgM oraz IgG. Zaobserwowano także obecność przeciwciał klasy IgE we względnie niskich mianach. Oczekuje się, że w fazie leczenia podtrzymującego stan stacjonarny uzyska się po upływie od 4 do 24 tygodni od pierwszego podania dawki podtrzymującej. Wartość średnia (odchylenie standardowe) okresu półtrwania w przypadku dawki 20 mg i 40 mg wynosiła odpowiednio 47,3 godziny (41,6 godziny) i 60,2 godziny (44,6 godziny). W odniesieniu do okresu półtrwania zakres zmienności osobniczej wynosi od 14 do 132 godzin. Oczekuje się, że cząsteczka PEG będzie wydalana głównie w procesie filtracji nerkowej.
Liniowość lub nieliniowość
Przy zwiększaniu dawki z 20 mg/dobę do 40 mg/dobę, a dawki 40 mg/dobę do 60 mg/dobę obserwowano większy proporcjonalny do dawki wzrost ekspozycji.
Szczególne grupy pacjentów
Analiza pochodzących z badań klinicznych danych dotyczących stężenia pegwaliazy wskazuje, iż masa ciała, płeć ani wiek nie wpływają znacząco na farmakokinetykę pegwaliazy. Nie przeprowadzono dotychczas żadnych badań klinicznych oceniających wpływ niewydolności nerek lub wątroby na farmakokinetykę pegwaliazy.
Zależność pomiędzy ekspozycją a efektem
Analiza farmakokinetyki/farmakodynamiki z wykorzystaniem danych z fazy III wykazała odwrotny związek między ekspozycją na pegwaliazę i odpowiedzią wyrażaną stężeniem fenyloalaniny, na co mogła mieć wpływ podaż fenyloalaniny w diecie. Przy niższych stężeniach minimalnych pegwaliazy w osoczu < 10 000 ng/ml, u pacjentów z większą podażą fenyloalaniny w diecie występuje zazwyczaj wyższe stężenie fenyloalaniny we krwi w porównaniu z pacjentami z tym samym stężeniem minimalnym, ale mniejszą podażą fenyloalaniny w diecie, co sugeruje wysycenie enzymu (tj. rAvPAL). Przy wysokich stężeniach minimalnych pegwaliazy ≥ 10 000 ng/ml większość stężeń fenyloalaniny we krwi (97%) będzie wynosić ≤ 30 mikromoli/l, gdy powiązana podaż fenyloalaniny w diecie jest wysoka. Dlatego u pacjentów z hipofenyloalaninemią należy rozważyć zmniejszenie dawki pegwaliazy mimo odpowiedniej podaży białka w diecie (patrz punkt 4.2).
5.3 Przedkliniczne dane o bezpieczeństwie
W badaniach toksyczności dawki pojedynczej i dawek wielokrotnych, jak również w badaniach toksycznego wpływu pegwaliazy na rozród i rozwój potomstwa zaobserwowano zależne od wielkości dawki spadki przyrostu masy ciała, które uważa się za mające związek ze stężeniem fenyloalaniny w osoczu niższym od prawidłowych wartości u zdrowych zwierząt (małp, szczurów i królików). Stan obniżonego stężenia fenyloalaniny w osoczu i spadku przyrostu masy ciała był odwracalny po przerwaniu leczenia.
W 4- i 39-tygodniowych badaniach toksyczności dawek wielokrotnych u makaków krabożernych prawdopodobieństwo wystąpienia stanu zapalnego tętnic i stopień jego nasilenia zależał od wielkości dawki i obserwowano go w licznych narządach oraz tkankach w przypadku istotnych klinicznie poziomów ekspozycji. Obserwowany w tych badaniach stan zapalny dotyczył drobnych tętnic i tętniczek w licznych narządach oraz tkankach, a także w miejscach podskórnego wstrzyknięcia produktu leczniczego. Stan zapalny tętnic uważa się za mający związek z reakcjami o podłożu immunologicznym na długotrwałe podawanie zwierzętom obcego białka. Obserwowany w tych badaniach stan zapalny naczyń był odwracalny po przerwaniu leczenia.
W 4- i 26-tygodniowych badaniach toksyczności dawek wielokrotnych, w przypadku istotnych klinicznie poziomów ekspozycji, u szczurów zaobserwowano uznane za mające związek z podawaniem pegwaliazy i zależne od wielkości jej dawki wakuolizacje w licznych narządach oraz tkankach; nie występowały one natomiast u makaków krabożernych. Powstawania wakuoli nie zaobserwowano w mózgu. Wakuole powstałe we wszystkich tkankach z wyjątkiem nerek zniknęły bądź zmniejszyły się do czasu zakończenia się okresu powrotu do stanu prawidłowego, co wskazuje na częściową odwracalność. Wakuolizacja obserwowana w tych badaniach nie miała związku z jakimkolwiek toksycznym wpływem produktu na narządy, co potwierdziła analiza biochemiczna/badanie moczu i badanie histopatologiczne. Nie jest znane znaczenie kliniczne tych wyników i wpływ na parametry czynnościowe.
U szczurów i królików mające wpływ na rozród i rozwój potomstwa działania niepożądane związane z podawaniem pegwaliazy były zależne od wielkości dawki i obejmowały zmniejszenie częstości zagnieżdżania się zarodka, zmniejszenie wielkości miotów, spadek masy ciała płodów i częstsze występowanie zmian rozwojowych płodów. W przypadku królików stwierdzono ponadto częstsze występowanie poronień, obecność wad rozwojowych u płodów oraz obumieranie zarodków lub płodów. Wyniki te odnotowywano w obecności toksycznego wpływu produktu na matkę (spadek masy ciała, obniżona masa jajników i zmniejszone spożycie pokarmów) i powiązano je z faktem znacznego obniżenia stężenia fenyloalaniny we krwi matki poniżej wartości prawidłowych u zwierząt bez PKU. Nie oceniano wpływu niedoboru fenyloalaniny u matki na częstość występowania efektów dotyczących rozwoju zarodków/płodów.
W badaniu okołourodzeniowym/pourodzeniowym codzienne podskórne podawanie pegwaliazy szczurom w dawce 20 mg/kg mc. powodowało zmniejszenie masy ciała potomstwa, wielkości miotów i szans przeżycia potomstwa podczas laktacji oraz opóźnienie jego dojrzewania płciowego. Efekty u potomstwa powiązano z toksycznym wpływem produktu na matkę.
Nie przeprowadzono długoterminowych badań u zwierząt dotyczących oceny ewentualnego rakotwórczego ani mutagennego wpływu pegwaliazy. Ze względu na mechanizm działania pegwaliazy oczekuje się, że nie będzie ona powodować powstawania guzów.
6. DANE FARMACEUTYCZNE
6.1 Wykaz substancji pomocniczych
Trometamol
Chlorowodorek trometamolu
Chlorek sodu
Kwas trans-cynamonowy
Woda do wstrzykiwań
6.2 Niezgodności farmaceutyczne
Nie mieszać tego produktu leczniczego z innymi produktami leczniczymi, ponieważ nie wykonywano badań dotyczących zgodności.
6.3 Okres ważności
2 lata
Produkt leczniczy Palynziq można przechowywać w jego nieotwartej tacce poza lodówką (w temperaturze poniżej 25 °C) jednorazowo przez maksymalnie 30 dni po uprzednim zabezpieczeniu go przed oddziaływaniem źródeł ciepła. Po wyjęciu produktu leczniczego z lodówki nie wolno umieszczać go w niej ponownie.
6.4 Specjalne środki ostrożności podczas przechowywania
Przechowywać w lodówce (2 °C – 8 °C). Nie zamrażać.
Dodatkowe informacje na temat przechowywania poza lodówką (w temperaturze poniżej 25 °C) — patrz punkt 6.3.
6.5 Rodzaj i zawartość opakowania
Ampułko-strzykawka o pojemności 1 ml ze szkła borokrzemowego typu I wyposażona w igłę
o rozmiarze 26 G ze stali nierdzewnej, osłonkę igły, polipropylenowy pręt tłoka i wykonany z gumy chlorobutylowej lub bromobutylowej korek strzykawki z powłoką z polimeru fluorowego. Automatyczna osłonka igły składa się z przezroczystej osłonki igły wykonanej z poliwęglanu i z umieszczonej w jej wnętrzu sprężyny ze stali nierdzewnej. Po wykonaniu wstrzyknięcia sprężyna rozpręża się, chowając igłę w osłonce igły.
Ampułko-strzykawka 2,5 mg (biały tłok)
Każdy karton zawiera 1 ampułko-strzykawkę.
Ampułko-strzykawka 10 mg (zielony tłok)
Każdy karton zawiera 1 ampułko-strzykawkę.
Ampułko-strzykawka 20 mg (niebieski tłok)
Każdy karton zawiera 1 ampułko-strzykawkę lub 10 ampułko-strzykawek.
Nie wszystkie wielkości opakowań muszą znajdować się w obrocie.
6.6 Specjalne środki ostrożności dotyczące usuwania i przygotowania produktu leczniczego do
stosowania
Wszelkie niewykorzystane resztki produktu leczniczego lub jego odpady należy usunąć zgodnie z lokalnymi przepisami. Po wykonaniu wstrzyknięcia igła automatycznie wycofuje się do zabezpieczającej ją osłonki igły.
Instrukcje dotyczące przygotowywania i podawania produktu leczniczego Palynziq zawiera ulotka dla pacjenta.
7. PODMIOT ODPOWIEDZIALNY POSIADAJĄCY POZWOLENIE NA DOPUSZCZENIE DO OBROTU
BioMarin International Limited
Shanbally, Ringaskiddy
County Cork
Irlandia
P43 R298
8. NUMERY POZWOLEŃ NA DOPUSZCZENIE DO OBROTU
EU/1/19/1362/001 1 × 2,5 mg ampułko-strzykawka
EU/1/19/1362/002 1 × 10 mg ampułko-strzykawka
EU/1/19/1362/003 1 × 20 mg ampułko-strzykawka
EU/1/19/1362/004 10 × 20 mg ampułko-strzykawka
9. DATA WYDANIA PIERWSZEGO POZWOLENIA NA DOPUSZCZENIE DO OBROTU
I DATA PRZEDŁUŻENIA POZWOLENIA
Data wydania pierwszego pozwolenia na dopuszczenie do obrotu: 03 maja 2019 Data ostatniego przedłużenia pozwolenia:
10. DATA ZATWIERDZENIA LUB CZĘŚCIOWEJ ZMIANY TEKSTU
CHARAKTERYSTYKI PRODUKTU LECZNICZEGO
MM/YYYY
Szczegółowe informacje o tym produkcie leczniczym są dostępne na stronie internetowej Europejskiej Agencji Leków https://www.ema.europa.eu.
Więcej informacji o leku Palynziq