


Charakterystyka produktu leczniczego - Orladeyo
Orladeyo 150 mg kapsułki twarde
1. NAZWA PRODUKTU LECZNICZEGO
Orladeyo 150 mg kapsułki twarde
2. SKŁAD JAKOŚCIOWY I ILOŚCIOWY
Każda kapsułka twarda zawiera 150 mg berotralstatu (w postaci dichlorowodorku).
Pełny wykaz substancji pomocniczych, patrz punkt 6.1.
3. POSTAĆ FARMACEUTYCZNA
Kapsułka twarda (kapsułka).
Kapsułka (o wymiarach 19,4 mm × 6,9 mm) z białym, nieprzezroczystym korpusem z nadrukiem „150” i jasnoniebieskim, nieprzezroczystym wieczkiem z nadrukiem „BCX”.
4. SZCZEGÓŁOWE DANE KLINICZNE
4.1 Wskazania do stosowania
Produkt leczniczy Orladeyo jest wskazany do stosowania w rutynowym zapobieganiu nawracającym napadom wrodzonego obrzęku naczynioruchowego (ang. hereditary angioedema, HAE) u osób dorosłych i młodzieży w wieku od 12 lat o masie ciała co najmniej 40 kg.
4.2 Dawkowanie i sposób podawania
Dawkowanie
Zalecana dawka u osób dorosłych i młodzieży w wieku od 12 lat o masie ciała ≥40 kg to 150 mg produktu Orladeyo (jedna kapsułka) raz na dobę.
Należy rozważyć przerwanie leczenia u pacjentów z HAE z prawidłowym stężeniem inhibitora esterazy C1 (nC1-INH), u których stwierdzono niewystarczające zmniejszenie liczby napadów po 3 miesiącach leczenia (patrz punkty 4.4 i 5.1).
W przypadku pacjentów młodocianych w wieku 12 lat i starszych o masie ciała < 40 kg należy odnieść się do Charakterystyki Produktu Leczniczego dla granulatu Orladeyo.
Pominięcie dawki
W przypadku pominięcia dawki produktu Orladeyo pacjent powinien przyjąć pominiętą dawkę tak szybko, jak to możliwe, nie przekraczając stosowania jednej dawki na dobę.
Produkt leczniczy Orladeyo nie jest przeznaczony do leczenia ostrych napadów HAE (patrz punkt 4.4).
Szczególne grupy pacjentów
Pacjenci w podeszłym wieku
U pacjentów w wieku powyżej 65 lat nie jest wymagane dostosowanie dawki (patrz punkty 4.4 i 5.2).
Zaburzenia czynności nerek
U pacjentów z łagodnymi lub umiarkowanymi zaburzeniami czynności nerek nie jest wymagane dostosowanie dawki. U pacjentów z ciężkimi zaburzeniami czynności nerek wskazane jest unikanie stosowania berotralstatu. Jeśli zastosowanie leczenia jest konieczne, należy rozważyć odpowiednie monitorowanie pacjenta (np. EKG; patrz punkt 4.4).
Dane kliniczne na temat stosowania berotralstatu u pacjentów ze schyłkową niewydolnością nerek (ang. end stage renal disease, ESRD), którzy wymagają hemodializy, nie są dostępne. W celu zachowania ostrożności zaleca się unikanie stosowania berotralstatu u pacjentów z ESRD (patrz punkt 5.2).
Zaburzenia czynności wątroby
U pacjentów z łagodnymi zaburzeniami czynności wątroby nie jest wymagane dostosowanie dawki. Należy unikać stosowania berotralstatu u pacjentów z umiarkowanymi lub ciężkimi zaburzeniami czynności wątroby (klasy B lub C w skali Childa-Pugha) (patrz punkt 5.2).
Dzieci i młodzież
Bezpieczeństwo stosowania i skuteczność berotralstatu u dzieci i młodzieży w wieku od 2 lat do poniżej 12 lat określono w oparciu o masę ciała. Zalecane dawki dla dzieci w wieku od 2 do poniżej 12 lat podano w Charakterystyce Produktu Leczniczego dla granulatu Orladeyo. Kapsułki Orladeyo 150 mg nie są przeznaczone do stosowania u dzieci w wieku poniżej 12 lat.
Sposób podawania
Podanie doustne. Kapsułkę można przyjąć z jedzeniem o dowolnej porze dnia (patrz punkt 5.2).
4.3 Przeciwwskazania
Nadwrażliwość na substancję czynną lub na którąkolwiek substancję pomocniczą wymienioną w punkcie 6.1.
4.4 Specjalne ostrzeżenia i środki ostrożności dotyczące stosowania
Ogólne
Berotralstat nie jest przeznaczony do leczenia ostrych napadów HAE. W takich przypadkach należy zastosować leczenie indywidualne zatwierdzonym doraźnym produktem leczniczym.
Dane na temat stosowania berotralstatu u pacjentów z HAE i nC1-INH są ograniczone.
Niektóre kategorie HAE z nC1-INH mogą nie odpowiadać na leczenie, gdyż wynikają z zaangażowania alternatywnych szlaków, które nie obejmują aktywacji kallikreiny w osoczu. W tej populacji zaleca się wykonanie badań genetycznych, jeśli to możliwe, zgodnie z aktualnymi wytycznymi dotyczącymi HAE oraz przerwanie leczenia w przypadku braku odpowiedzi klinicznej (patrz punkty 4.2 i 5.1).
Wydłużenie odstępu QT
Zwiększone ryzyko wydłużenia odstępu QT może być obserwowane przy wyższych stężeniach berotralstatu (patrz punkt 5.1).
U pacjentów z umiarkowanymi lub ciężkimi zaburzeniami czynności wątroby może wystąpić zwiększone stężenie berotralstatu w surowicy, które wiąże się z ryzykiem wydłużenia odstępu QT. Należy unikać stosowania berotralstatu u tych pacjentów.
Pacjenci z ciężkimi zaburzeniami czynności nerek mogą być narażeni na ryzyko wystąpienia wydłużenia odstępu QT. Zaleca się unikanie stosowania berotralstatu u tych pacjentów. Jeśli zastosowanie leczenia jest konieczne, należy rozważyć odpowiednie monitorowanie pacjenta (np. EKG).
Dane na temat stosowania berotralstatu u pacjentów z niezależnymi czynnikami ryzyka wydłużenia odstępu QT, takimi jak zaburzenia gospodarki elektrolitowej, występujące już wydłużenie odstępu QT (nabyte lub rodzinne), podeszły wiek (patrz punkt 4.2) lub jednoczesne stosowanie produktów leczniczych powodujących wydłużenie odstępu QT, nie są dostępne. Zaleca się unikanie stosowania berotralstatu u tych pacjentów. Jeśli zastosowanie leczenia jest konieczne, należy rozważyć odpowiednie monitorowanie pacjenta (np. EKG).
4.5 Interakcje z innymi produktami leczniczymi i inne rodzaje interakcji
Berotralstat jest substratem glikoproteiny P (P-gp) oraz białka oporności raka piersi (ang. breast cancer resistance protein, BCRP).
Wpływ innych produktów leczniczych na berotralstat
Inhibitory P-gp i BCRP
Cyklosporyna, która jest inhibitorem P-gp i BCRP, powoduje obniżenie maksymalnego stężenia (Cmax) pojedynczej dawki berotralstatu 150 mg o 7% i zwiększenie wartości pola pod krzywą stężenia leku w osoczu w funkcji czasu (AUC) o 27%. Nie jest zalecane dostosowanie dawki berotralstatu w przypadku jednoczesnego stosowania z inhibitorami P-gp i BCRP.
Induktory P-gp i BCRP
Berotralstat jest substratem P-gp i BCRP. Induktory P-gp i BCRP (np. ryfampicyna, ziele dziurawca) mogą zmniejszać stężenie berotralstatu w osoczu, prowadząc do zmniejszenia jego skuteczność. Nie zaleca się stosowania induktorów P-gp i berotralstatu.
Wpływ berotralstatu na inne produkty lecznicze
Substraty CYP3A4
Berotralstat jest umiarkowanym inhibitorem CYP3A4 powodującym zwiększenie wartości Cmax i AUC podawanego doustnie midazolamu odpowiednio o 45% i 124% oraz wartości Cmax i AUC amlodypiny odpowiednio o 45% i 77%. Jednoczesne podawanie może zwiększać stężenie innych produktów leczniczych, które są substratami CYP3A4. Należy zapoznać się z ChPL jednocześnie stosowanych produktów leczniczych, które są głównie metabolizowane przez CYP3A4, a zwłaszcza leków o wąskim indeksie terapeutycznym (np. cyklosporyna, fentanyl). Może być wymagane dostosowanie dawki tych produktów leczniczych (patrz punkt 5.2).
Substraty CYP2D6
Berotralstat jest umiarkowanym inhibitorem CYP2D6 powodującym zwiększenie wartości Cmax i AUC dekstrometorfanu odpowiednio o 196% i 177% oraz wartości Cmax i AUC dezypraminy odpowiednio o 64% i 87%. Jednoczesne podawanie może zwiększać ekspozycję na inne produkty lecznicze, które są substratami CYP2D6. Należy zapoznać się z ChPL jednocześnie stosowanych produktów leczniczych, które są głównie metabolizowane przez CYP2D6, a zwłaszcza leków o wąskim indeksie terapeutycznym (np. tiorydazyna, pimozyd) lub w przypadku których zalecane jest monitorowanie leczenia (np. trójpierścieniowe leki przeciwdepresyjne). Może być wymagane dostosowanie dawki tych produktów leczniczych (patrz punkt 5.2).
Substraty CYP2C9
Berotralstat jest słabym inhibitorem CYP2C9 powodującym zwiększenie wartości Cmax i AUC tolbutamidu odpowiednio o 19% i 73%. W przypadku jednoczesnego stosowania produktów leczniczych, które są głównie metabolizowane przez CYP2C9 (np. tolbutamid), nie jest zalecane dostosowanie dawki (patrz punkt 5.2).
Wpływ berotralstatu na przekształcenie dezogestrelu w etonogestrel (aktywny metabolit) z udziałem CYP2C9 był nieistotny. W przypadku jednoczesnego stosowania dezogestrelu nie jest zalecane dostosowanie dawki.
Substraty CYP2C19
Berotralstat nie jest inhibitorem CYP2C19, ponieważ wartości Cmax i AUC omeprazolu wzrastały jedynie odpowiednio o 21% i 24%. W przypadku jednoczesnego stosowania produktów leczniczych, które są głównie metabolizowane przez CYP2C19 (np. omeprazol), nie jest zalecane dostosowanie dawki (patrz punkt 5.2).
Substraty P-gp
Berotralstat jest słabym inhibitorem P-gp powodującym zwiększenie wartości Cmax i AUC substratu P-gp, digoksyny, odpowiednio o 58% i 48%. Należy zapoznać się z ChPL jednocześnie stosowanych produktów leczniczych, które są substratami P-gp, a zwłaszcza leków o wąskim indeksie terapeutycznym (np. digoksyna) lub w przypadku których zalecane jest monitorowanie leczenia (np. dabigatran etexilate). Może być wymagane dostosowanie dawki tych produktów leczniczych (patrz punkt 5.2).
Doustne leki antykoncepcyjne
Berotralstat, jako umiarkowany inhibitor CYP3A4, może zwiększać stężenie doustnych leków antykoncepcyjnych metabolizowanych przez CYP3A4. Jednoczesne podawanie berotralstatu z dezogestrelem zwiększało AUC etonogestrelu (aktywnego metabolitu) o 58%, nie miało to wpływu na Cmax. Wpływ berotralstatu na przekształcenie dezogestrelu w etonogestrel z udziałem CYP2C9 był nieistotny. W przypadku jednoczesnego stosowania dezogestrelu nie jest zalecane dostosowanie dawki.
4.6 Wpływ na płodność, ciążę i laktację
Kobiety w wieku rozrodczym
Kobiety w wieku rozrodczym muszą stosować skuteczną metodę antykoncepcji w trakcie leczenia berotralstatem i co najmniej przez miesiąc po przyjęciu ostatniej dawki. Berotralstat nie jest zalecany u kobiet w wieku rozrodczym niestosujących skutecznej metody antykoncepcji.
Ciąża
Brak danych lub istnieją tylko ograniczone dane dotyczące stosowania berotralstatu u kobiet ciąży. Badania na zwierzętach dotyczące szkodliwego wpływu na reprodukcję są niewystarczające (patrz punkt 5.3). Berotralstat nie jest zalecany do stosowania w okresie ciąży.
Karmienie piersią
Na podstawie dostępnych danych farmakodynamicznych/toksykologicznych dotyczących zwierząt stwierdzono przenikanie berotralstatu do mleka (patrz punkt 5.3). Nie można wykluczyć zagrożenia dla dzieci karmionych piersią. Należy podjąć decyzję, czy przerwać karmienie piersią, czy przerwać podawanie berotralstatu, biorąc pod uwagę korzyści z karmienia piersią dla dziecka i korzyści z leczenia dla matki.
Płodność
W badaniach na zwierzętach nie obserwowano wpływu na płodność (patrz punkt 5.3).
4.7 Wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn
Berotralstat nie ma wpływu lub wywiera nieistotny wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn.
4.8 Działania niepożądane
Podsumowanie profilu bezpieczeństwa stosowania
Najczęściej występujące działania niepożądane to: ból brzucha (we wszystkich obszarach) (zgłaszany przez 21% pacjentów), biegunka (zgłaszana przez 15% pacjentów) i ból głowy (zgłaszany przez 13% pacjentów). Zdarzenia dotyczące przewodu pokarmowego były zgłaszane przede wszystkim w ciągu pierwszych 1-3 miesięcy stosowania berotralstatu (mediana dnia wystąpienia działania wynosiła 66 dni w przypadku bólu brzucha oraz 45 dni w przypadku biegunki) i ustępowały bez podania innych produktów leczniczych, równocześnie kontynuując leczenie berotralstatem. Prawie wszystkie przypadki (99%) bólu brzucha miały charakter łagodny lub umiarkowany, a mediana czasu trwania wynosiła 3,5 dnia (95% CI: 2-8 dni). Prawie wszystkie przypadki (98%) biegunki miały charakter łagodny lub umiarkowany, a mediana czasu trwania wynosiła 3,2 dnia (95% CI: 2-8 dni).
Tabelaryczny wykaz działań niepożądanych
Bezpieczeństwo stosowania berotralstatu oceniano w długoterminowych badaniach klinicznych z udziałem 381 pacjentów dorosłych i młodzieży oraz 29 pacjentów pediatrycznych w wieku od 3 do < 12 lat z HAE (zarówno w badaniach bez grupy kontrolnej, prowadzonych metodą otwartej próby, jak i w badaniach z grupą kontrolną, prowadzonych metodą ślepej próby). Poniżej wymieniono działania niepożądane zgłoszone podczas badań klinicznych i w okresie nadzoru po wprowadzeniu do obrotu zgodnie z klasyfikacją układów i narządów MedDRA oraz według częstości występowania. Częstość występowania zdefiniowano następująco: bardzo często (≥1/10), często (≥1/100 do <1/10), niezbyt często (≥1/1 000 do <1/100), rzadko (≥1/10 000 do <1/1 000), bardzo rzadko (<1/10 000), nieznana (częstość nie może być określona na podstawie dostępnych danych). W obrębie każdej grupy
o danej częstości występowania działania niepożądane wymieniono według nasilenia w porządku malejącym.
Tabela 1. Działania niepożądane obserwowane w badaniach klinicznych i w okresie nadzoru po wprowadzeniu do obrotu
| Klasyfikacja układów i narządów | Częstość | Działania niepożądane |
| Zaburzenia układu nerwowego | Bardzo często | Ból głowya |
| Zaburzenia żołądka i jelit | Bardzo często | Ból brzuchab, biegunkac |
| Często | Wymioty, refluks żołądkowo-przełykowy, wzdęcia | |
| Nieznana | Nudności | |
| Zaburzenia skóry i tkanki podskórnej | Często | Wysypka |
| Zaburzenia wątroby i dróg żółciowych | Często | Wzrost aktywności AlAT, wzrost aktywności AspAT |
a W tym działania takie jak ból głowy, zatokowy ból głowy.
b W tym działania takie jak ból brzucha, dyskomfort w obrębie brzucha, ból w górnej części brzucha, ból w dolnej części brzucha, dyskomfort w nadbrzuszu, tkliwość brzucha. c W tym działania takie jak biegunka, luźne stolce, częste oddawanie stolca.
Opis wybranych działań niepożądanych
Zwiększona aktywność aminotransferaz
U niektórych pacjentów, głównie u tych, którzy w ciągu 14 dni przed rozpoczęciem leczenia berotralstatem przerwali leczenie androgenami, obserwowano podwyższone wyniki badań czynnościowych wątroby, które zwykle poprawiały się podczas kontynuacji leczenia berotralstatem lub po przerwaniu leczenia—. Należy unikać nagłego odstawiania androgenów bezpośrednio przed rozpoczęciem leczenia berotralstatem.
Dzieci i młodzież
Młodzież w wieku od 12 do poniżej 18 lat
Bezpieczeństwo stosowania berotralstatu oceniano w badaniach klinicznych w podgrupie 28 nastoletnich pacjentów w wieku od 12 do <18 lat o masie ciała co najmniej 40 kg. Profil bezpieczeństwa był zbliżony do tego obserwowanego u osób dorosłych.
Dzieci w wieku od 3 do poniżej 12 lat
Bezpieczeństwo stosowania berotralstatu oceniano w badaniach klinicznych u 29 pacjentów w wieku od 3 do <12 lat o masie ciała co najmniej 14,9 kg. Profil bezpieczeństwa był zbliżony do tego obserwowanego u osób dorosłych.
Zgłaszanie podejrzewanych działań niepożądanych
Po dopuszczeniu produktu leczniczego do obrotu istotne jest zgłaszanie podejrzewanych działań niepożądanych. Umożliwia to nieprzerwane monitorowanie stosunku korzyści do ryzyka stosowania produktu leczniczego. Osoby należące do fachowego personelu medycznego powinny zgłaszać wszelkie podejrzewane działania niepożądane za pośrednictwem krajowego systemu zgłaszania wymienionego w załączniku V.
4.9 Przedawkowanie
W badaniach klinicznych nie odnotowano przypadków przedawkowania. Informacje dotyczące identyfikacji potencjalnych objawów przedmiotowych i podmiotowych przedawkowania nie są dostępne. W przypadku wystąpienia objawów należy stosować leczenie objawowe. Nie jest dostępna odtrutka.
5. WŁAŚCIWOŚCI FARMAKOLOGICZNE
5.1 Właściwości farmakodynamiczne
Grupa farmakoterapeutyczna: inne leki hematologiczne, leki stosowane w przypadku wrodzonego obrzęku naczynioruchowego, kod ATC: B06AC06
Mechanizm działania
Berotralstat jest inhibitorem kalikreiny osoczowej. Kalikreina osoczowa to proteaza serynowa, która rozszczepia kininogen o wysokiej masie cząsteczkowej (ang. high-molecular-weight-kininogen, HMWK) i uwalnia bradykininę będącą silnym wazodylatatorem, który zwiększa przepuszczalność naczyniową. U pacjentów z HAE wynikającym z niedoboru lub nieprawidłowego działania C1-INH upośledzona jest prawidłowa regulacja aktywności kalikreiny osoczowej, co powoduje niekontrolowany wzrost aktywności tego enzymu w osoczu i uwalnianie bradykininy, co z kolei prowadzi do napadów HAE z obrzękiem (obrzękiem naczynioruchowym).
Elektrofizjologia serca
Przy wartości Cmax w stanie stacjonarnym berotralstatu stosowanego w zalecanej dawce 150 mg raz na dobę u osób dorosłych, średni skorygowany odstęp QT zwiększał się o 3,4 ms (górna granica 90% CI wynosząca 6,8 ms), co jest wartością niższą od wartości progowej (10 ms), która powinna wzbudzać obawy. W przypadku supraterapeutycznej dawki 450 mg raz na dobę, ekspozycja w stanie stacjonarnym była czterokrotnie większa w porównaniu z zalecaną dawką 150 mg u osób dorosłych, a skorygowany odstęp QT zwiększał się średnio o 21,9 ms.
Skuteczność kliniczna i bezpieczeństwo stosowania
Skuteczność berotralstatu określano w ramach wieloośrodkowego, randomizowanego, prowadzonego metodą podwójnie ślepej próby w układzie grup równoległych z grupą kontrolną otrzymującą placebo badania NCT03485911.
Badanie NCT03485911
W badaniu uczestniczyło 120 pacjentów (114 dorosłych i 6 dzieci w wieku od 12 lat) z HAE typu I albo II, u których w ciągu pierwszych 8 tygodni okresu wstępnego wystąpiły co najmniej dwa potwierdzone przez badacza napady i którzy przyjęli co najmniej jedną dawkę badanego leczenia. Dziewięciu pacjentów było w wieku ≥65 lat. Pacjentów randomizowano w stosunku 1:1:1 do jednej z trzech równoległych grup leczenia (berotralstat 110 mg, berotralstat 150 mg albo placebo, podawane doustnie raz na dobę z jedzeniem) ze stratyfikacją na podstawie wyjściowej częstości napadów oraz uczestniczyli w 24-tygodniowym okresie leczenia.
Łącznie 81 pacjentów otrzymało w ramach 24-tygodniowego okresu leczenia co najmniej jedną dawkę berotralstatu. Ogółem 66% pacjentów stanowiły kobiety, 93% pacjentów było rasy kaukaskiej, a średni wiek wyniósł 41,6 roku. 74% pacjentów zgłaszało występowanie napadów obrzęku naczynioruchowego z zajęciem krtani, a 75% pacjentów długotrwale stosowało leczenie profilaktyczne. Mediana częstości napadów w prospektywnym okresie wstępnym (wyjściowa częstość napadów) wynosiła 2,9 napadu miesięcznie. U 70% włączonych pacjentów wyjściowa częstość napadów wynosiła ≥2 napadów na miesiąc.
Przed przystąpieniem do badania pacjenci przerywali stosowanie innych produktów leczniczych stosowanych w profilaktyce HAE. Wszyscy pacjenci mogli jednak doraźnie stosować produkty lecznicze w przypadku przełomowych napadów HAE. U pacjentów leczonych berotralstatem w 51,4% przypadków przełomowych napadów zastosowano leczenie C1-INH (patrz punkt 4.4). Jednoczesne zastosowanie C1-INH i berotralstatu nie skutkowało żadnymi możliwymi do zidentyfikowania działaniami niepożądanymi.
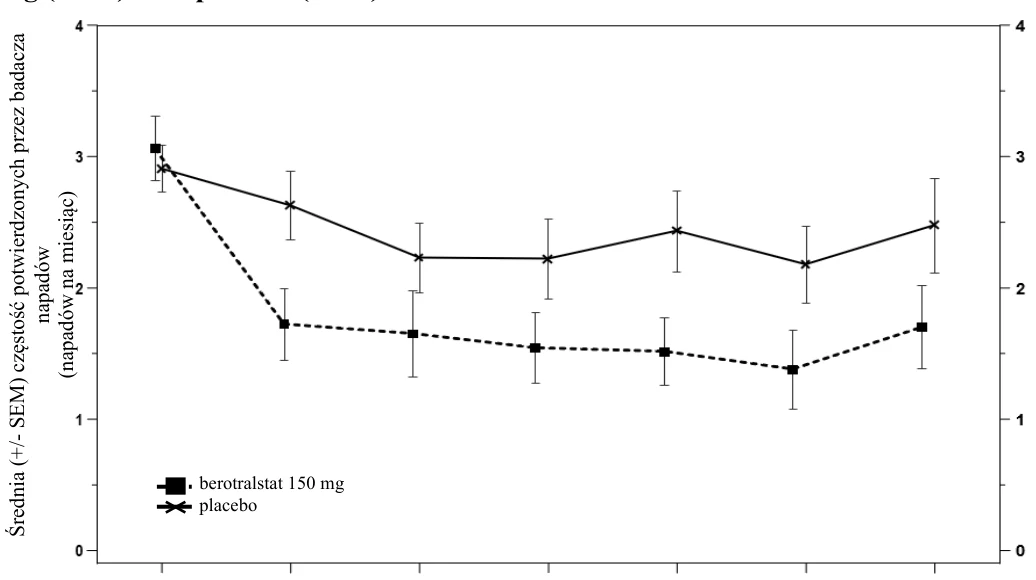
Podczas 24-tygodniowego okresu berotralstat 150 mg powodował statystycznie istotny i klinicznie znaczący spadek częstości występowania napadów HAE w porównaniu z placebo w populacji zgodnej z zaplanowanym leczeniem (ang. Intent-to-Treat, ITT), analizowanej w ramach pierwszorzędowego punktu końcowego, jak przedstawiono w tabeli 2. Procentowy spadek częstości występowania napadów HAE był większy w berotralstatu 150 mg niż w przypadku placebo, niezależnie od częstości występowania napadów w okresie wstępnym.
Tabela 2. Spadek częstości występowania napadów HAE w populacji ITT otrzymującej berotralstat 150 mg
| Wynik | Berotralstat 150 mg (n=40) | Placebo (n=40a) | ||
Częstość w 28-dniowym okresie | Procentowy spadek w porównaniu z placebo (95% CI) | Wartość p | Częstość w 28-dniowym okresie | |
| Częstość napadów HAE | 1,31 | 44,2% (23,0; 59,5) | <0,001 | 2,35 |
a Jeden pacjent w analizowanej populacji ITT został zrandomizowany do grupy placebo, ale nie był leczony.
Zmniejszenie częstości występowania napadów utrzymywało się w 24-tygodniowym okresie, jak pokazano na ryc. 1.
Rycina 1. Częstość napadów HAE na miesiąc w 24-tygodniowym okresie leczenia berotralstatem 150 mg (n=40) albo placebo (n=40)
Punkt
wyjściowy
1 2 3 4 5 6
Miesiąc
berotralstat 150 mg N = 40 37 37 37 37 37 37
Placebo N = 39 39 38 37 36 34 34
SEM: błąd standardowy średniej
U 58% pacjentów otrzymujących berotralstat 150 mg wystąpił spadek o ≥50% częstości napadów HAE w porównaniu z wartościami wyjściowymi, podczas gdy u pacjentów otrzymujących placebo taki spadek zaobserwowano u 25% pacjentów.
Berotralstat 150 mg zmniejszał częstość napadów HAE wymagających standardowego leczenia ostrych napadów o 49,2% (95% CI: 25,5%; 65,4%) w porównaniu z placebo (częstość w 28-dniowym okresie: 1,04 vs 2,05).
Jakość życia związana ze stanem zdrowia
U pacjentów otrzymujących berotralstat 150 mg następowała poprawa w zakresie wyniku całkowitego w kwestionariuszu oceny jakości życia u pacjentów z obrzękiem naczynioruchowym (AE-QoL) i wyników dotyczących poszczególnych domen (funkcjonowanie, zmęczenie/nastrój, lęk/wstyd i odżywianie) w porównaniu z grupą otrzymującą placebo, jak przedstawiono w tabeli 3. Spadek wyniku o 6 punktów jest uznawany za znaczącą klinicznie poprawę. Największą poprawę obserwowano w przypadku wyniku dotyczącego funkcjonowania.
Tabela 3. Zmiana wyniku AE-QoL* – berotralstat w porównaniu z placebo w 24. tygodniu
| Średnia najmniejszych kwadratów (LS) zmiany (SE) w 24. tygodniu w porównaniu z punktem wyjściowym | Średnia LS różnicy w porównaniu z placebo (95% CI) | ||
Berotralstat 150 mg | Placebo | ||
| Wynik całkowity AE-QoL | -14,6 (2,6) | -9,7 (2,6) | -4,90 (-12,23; 2,43) |
| Wynik dotyczący funkcjonowania | -19,5 (3,4) | -10,4 (3,4) | -9,10 (-18,58; 0,38) |
| Wynik dotyczący zmęczenia/nastroju | -11,3 (3,2) | -9,2 (3,3) | -2,16 (-11,35; 7,03) |
| Wynik dotyczący lęku/wstydu | -15,4 (3,2) | -10,5 (3,3) | -4,96 (-14,05; 4,13) |
| Wynik dotyczący odżywiania | -8,8 (3,0) | -6,1 (3,1) | -2,68 (-11,27; 5,92) |
AE-QoL = kwestionariusz oceny jakości życia u pacjentów z obrzękiem naczynioruchowym, CI = przedział ufności, LS = metoda najmniejszych kwadratów, SE = błąd standardowy. * Niższe wyniki oznaczają poprawę jakości życia (zmniejszenie upośledzenia).
Populacja z HAE z prawidłowym stężeniem inhibitora C1
Analizę obserwacyjnych danych klinicznych przeprowadzono u 311 dorosłych pacjentów z HAE z nC1, którzy byli leczeni berotralstatem przez okres do 18 miesięcy. Typ HAE określono na podstawie poziomu C1-INH, czynności C1-INH i poziomu C4 bez badań genetycznych. To badanie obserwacyjne sugeruje podobny trend w skuteczności u pacjentów z HAE z nC1.
Dzieci i młodzież
Młodzież w wieku od 12 do poniżej 18 lat (badanie NCT03485911, badanie NCT03472040) Bezpieczeństwo stosowania i skuteczność berotralstatu oceniano u 28 nastoletnich pacjentów w wieku od 12 do <18 lat w obu badaniach. Profil bezpieczeństwa stosowania i częstość występowania napadów w trakcie badania były zbliżone do tych obserwowanych u osób dorosłych.
Dzieci w wieku od 2 do poniżej 12 lat
Bezpieczeństwo stosowania i skuteczność berotralstatu oceniano w wieloośrodkowym, sekwencyjnym badaniu prowadzonym metodą otwartej próby w jednej grupie, w ramach którego ocenie poddano 29 pacjentów pediatrycznych w wieku od 3 do < 12 lat z HAE, którzy przyjmowali raz na dobę granulat Orladeyo z posiłkiem (badanie NCT05453968). Mediana częstości napadów zgłaszanych w punkcie wyjściowym (okres standardowej opieki medycznej) wynosiła 0,96 napadów/miesiąc (zakres: 0 do 5 napadów/miesiąc). W celu osiągnięcia ekspozycji na lek zbliżonej do ekspozycji obserwowanej u dorosłych leczonych dawką 150 mg pacjentów przydzielono do jednej z 4 grup dawkowania zależnie od masy ciała w punkcie wyjściowym: ≥ 40 kg (n = 7), 32 do < 40 kg (n = 9), 24 do < 32 kg (n = 9) i 12 do < 24 kg (n = 4).
Wszystkich 29 pacjentów ukończyło trwające 12 tygodni leczenie berotralstatem, a 27 pacjentów ukończyło leczenie trwające 48 tygodni.
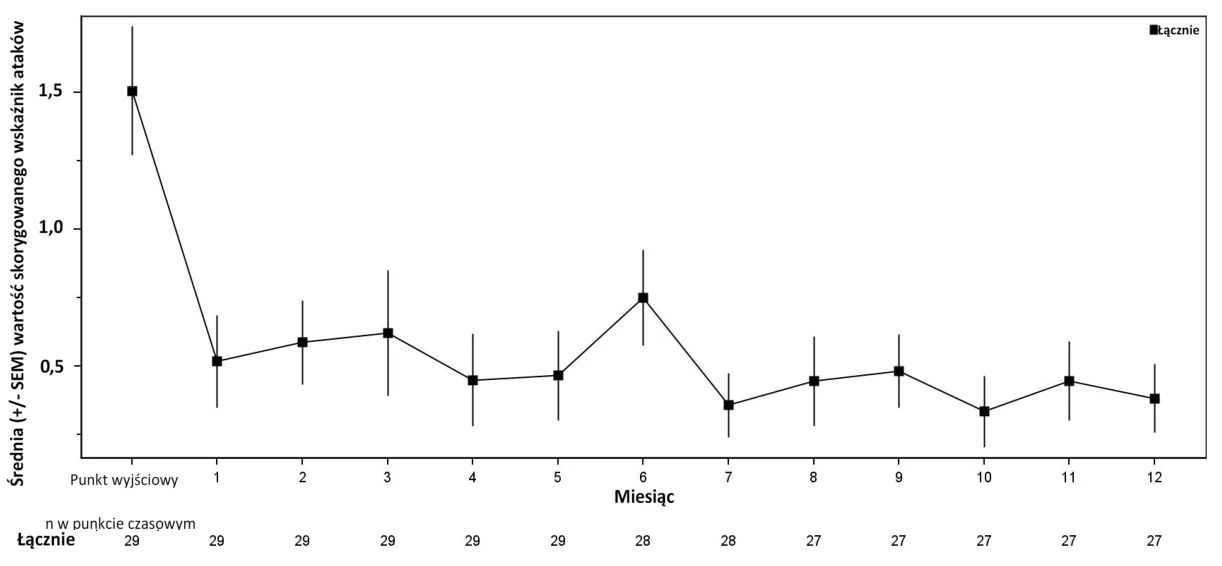
Obniżenie średniej wartości wskaźnika napadów w ciągu miesiąca względem wartości wyjściowej utrzymywało się do 48 tygodni (Rycina 2).
Rycina 2: Skorygowana średnia wartość wskaźnika napadów HAE w ciągu miesiącaa przez 48 tygodni leczenia berotralstatem w dawce zależnej od masy ciała
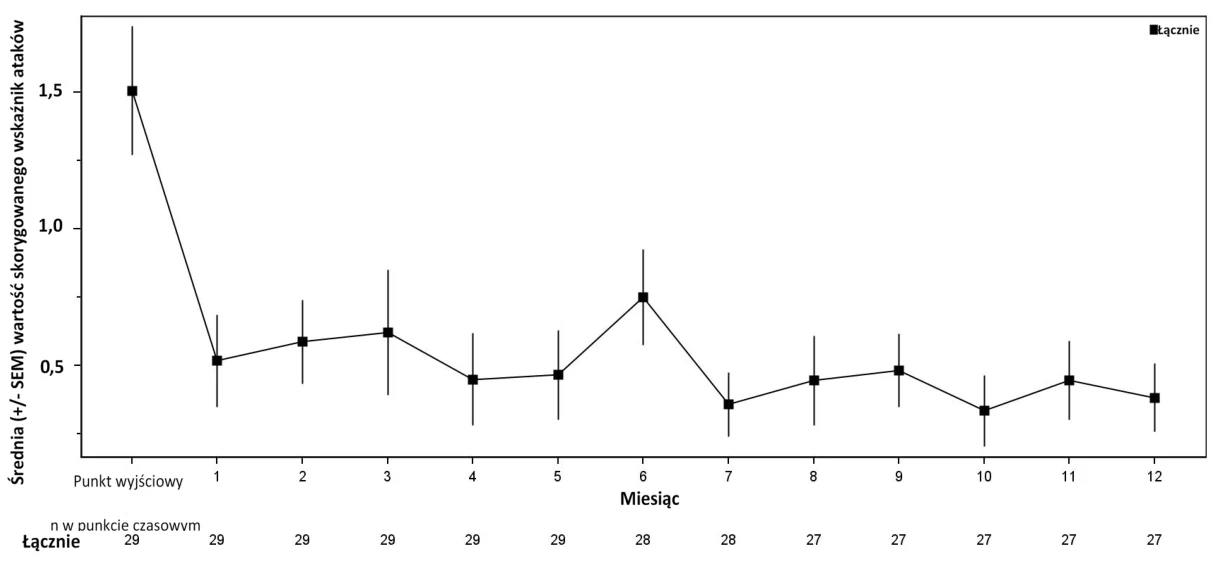




 a Skorygowana średnia wartość wskaźnika napadów HAE w miesiącu nie była głównym punktem końcowym badania.
Nie określono bezpieczeństwa stosowania ani skuteczności berotralstatu u dzieci i młodzieży w wieku poniżej 2 lat.
5.2 Właściwości farmakokinetyczne
Wchłanianie
Po podaniu doustnym 150 mg berotralstatu raz na dobę wartość Cmax oraz wartość AUC dla odstępu między dawkami (AUCtau) wynoszą odpowiednio 158 ng/ml (zakres: 110 do 234 ng/ml) i 2 770 ng*h/ml (zakres: 1 880 do 3 790 ng*h/ml). Farmakokinetyka berotralstatu u pacjentów z HAE jest zbliżona do farmakokinetyki u osób zdrowych.
Ekspozycja na berotralstat (Cmax i AUC) zwiększa się bardziej niż proporcjonalnie do dawki, a stan stacjonarny jest osiągany między 6. a 12. dniem.
Wpływ pokarmu
Nie zauważono różnic w wartościach Cmax i AUC berotralstatu w przypadku podawania go z tłustym posiłkiem . Jednak mediana tmax była wydłużona o 3 godziny, tj. wzrastała od 2 godzin (na czczo) do 5 godzin (po posiłku; zakres: 1 do 8 godzin). Berotralstat należy przyjmować z jedzeniem w celu ograniczenia działań niepożądanych dotyczących przewodu pokarmowego.
Dystrybucja
Wiązanie z białkami osocza wynosi około 99%. Po podaniu pojedynczej dawki 300 mg radioznakowanego berotralstatu stosunek stężenia we krwi do stężenia w osoczu wynosił około 0,92. W stanie stacjonarnym średnia geometryczna (%CV) Vd/F wynosiła 3 123 l (40%) dla berotralstatu 150 mg raz na dobę.
Metabolizm
Berotralstat jest metabolizowany przez CYP2D6 i CYP3A4 z niewielką przemianą materii w warunkach in vitro. Po doustnym podaniu pojedynczej dawki 300 mg radioznakowanego berotralstatu, berotralstat stanowił 34% całkowitej radioaktywności osocza z 8 metabolitami, z których każdy stanowił 1,8 do 7,8% całkowitej radioaktywności. Budowa 5 z 8 metabolitów jest znana. Nie wiadomo, czy metabolity są farmakologicznie czynne.
Berotralstat 150 mg raz na dobę jest umiarkowanym inhibitorem CYP2D6 i CYP3A4 oraz słabym inhibitorem CYP2C9. Berotralstat nie jest inhibitorem CYP2C19.
Berotralstat w dawce dwukrotnie większej od zalecanej jest słabym inhibitorem P-gp i nie jest inhibitorem BCRP.
Eliminacja
Po podaniu pojedynczej dawki 150 mg mediana okresu półtrwania berotralstatu wynosiła około 93 godzin (zakres: 39 do 152 godziny).
Po doustnym podaniu pojedynczej dawki 300 mg radioznakowanego berotralstatu około 9% było wydalane z moczem (3,4% w postaci niezmienionej; zakres: 1,8 do 4,7%), a 79% z kałem. Dodatkowe analizy wykazały, że około 50% frakcji odzyskanej z kału stanowił niezmieniony berotralstat.
Szczególne grupy pacjentów
Populacyjne analizy farmakokinetyki wykazały, że wiek, płeć ani rasa nie miały znaczącego wpływu na farmakokinetykę berotralstatu. Masę ciała zidentyfikowano jako zmienną towarzyszącą opisującą zmienność klirensu i objętości dystrybucji, ze wzrostem ekspozycji (AUC i Cmax) u pacjentów
o mniejszej masie ciała. Różnicy tej nie uznaje się jednak za istotną klinicznie i w żadnej z grup demograficznych nie zaleca się dostosowywania dawki.
Dzieci i młodzież
Na podstawie populacyjnych analiz farmakokinetyki, uwzględniających dzieci i młodzież w wieku od 12 do <18 lat o masie ciała co najmniej 40 kg, ekspozycja w stanie stacjonarnym po doustnym podaniu 150 mg berotralstatu raz na dobę była nieznacznie większa (o 29%) w porównaniu z ekspozycją u osób dorosłych, a szacowana średnia geometryczna (CV%) AUCtau wynosiła 2 515 (38,6) ng*h/ml. Różnicy tej nie uznano jednak za istotną klinicznie i w grupie dzieci i młodzieży od 12 do <18 lat o masie ciała co najmniej 40 kg nie zaleca się dostosowywania dawki.
Ekspozycja na berotralstat u pacjentów pediatrycznych w wieku od 2 do < 12 lat została przedstawiona w Charakterystyce Produktu Leczniczego dla granulatu Orladeyo. Kapsułki Orladeyo 150 mg nie są przeznaczone do stosowania u dzieci w wieku < 12 lat.
Zaburzenia czynności nerek
Badano farmakokinetykę pojedynczej, podawanej doustnie dawki 200 mg berotralstatu u dorosłych pacjentów z ciężkimi zaburzeniami czynności nerek (eGFR poniżej 30 ml/min). W porównaniu z równoległą kohortą pacjentów z prawidłową czynnością nerek (eGFR powyżej 90 ml/min) wartość Cmax była większa o 39%, ale nie obserwowano różnic w wartości AUC. U pacjentów z łagodnymi lub umiarkowanymi zaburzeniami czynności nerek nie jest wymagane dostosowanie dawki produktu leczniczego. Pacjenci z ciężkimi zaburzeniami czynności nerek mogą być narażeni na ryzyko wystąpienia wydłużenia odstępu QT. Zaleca się unikanie stosowania berotralstatu u tych pacjentów.
Nie badano farmakokinetyki berotralstatu u pacjentów z niewydolnością nerek, którzy wymagają hemodializy. Biorąc pod uwagę duży stopień wiązania berotralstatu z białkami osocza, jest mało prawdopodobne, aby był on usuwany na drodze hemodializy.
Zaburzenia czynności wątroby
Badano farmakokinetykę pojedynczej doustnie dawki 150 mg berotralstatu u dorosłych pacjentów z łagodnymi, umiarkowanymi i ciężkimi zaburzeniami czynności wątroby (klasy A, B lub C w skali Childa-Pugha). W porównaniu z pacjentami z prawidłową czynnością wątroby u pacjentów z łagodnymi zaburzeniami czynności wątroby farmakokinetyka berotralstatu nie ulegała zmianie. U pacjentów z umiarkowanymi zaburzeniami czynności wątroby wartość Cmax wzrastała o 77%, a wartość AUC0–∞ o 78%. U pacjentów z ciężkimi zaburzeniami czynności wątroby wartość Cmax wzrastała o 27%, a wartość AUC0–∞ zmniejszała się o 6%. Szacowany wzrost średniej wartości QTcF u pacjentów z umiarkowanymi lub ciężkimi zaburzeniami czynności wątroby wynosił maksymalnie 8,8 ms (dwustronna 90% UB 13,1 ms). Należy unikać stosowania berotralstatu u pacjentów z umiarkowanymi lub ciężkimi zaburzeniami czynności wątroby (klasy B lub C w skali Childa-Pugha).
Pacjenci w podeszłym wieku
Nie badano stosowania berotralstatu u pacjentów w wieku powyżej 75 lat, nie oczekuje się jednak, aby wiek miał wpływ na ekspozycję na berotralstat.
5.3 Przedkliniczne dane o bezpieczeństwie
W nieklinicznych badaniach toksyczności przewlekłej po podaniu wielokrotnym obserwowano występowanie fosfolipidozy (występowanie spienionych, zwakuolizowanych makrofagów) w wątrobie szczurów (pod mikroskopem elektronowym) i podejrzewano jej występowanie w wątrobie, jelicie cienkim, płucach, śledzionie i tkance limfatycznej szczurów oraz małp przy znaczącej klinicznie ekspozycji. Znaczenie kliniczne tej obserwacji jest nieznane.
W 2-letnim (całożyciowym) badaniu na szczurach obserwowano degenerację/nekrozę miocytów mięśni szkieletowych. Ekspozycja u szczurów, stosując dawkę, dla której nie obserwowano działania niepożądanego (ang. no observed adverse effect level, NOAEL), w przypadku tej obserwacji była 4,5-krotnie większa niż ekspozycja osiągana (w oparciu o wartość AUC) przy stosowanej klinicznie dawce 150 mg berotralstatu.
Dane niekliniczne, wynikające z konwencjonalnych badań farmakologicznych dotyczących genotoksyczności, nie ujawniają szczególnego zagrożenia dla człowieka.
Nie obserwowano wzrostu liczby guzów w 6-miesięcznym badaniu na transgenicznych myszach Th rasH2. Ekspozycja w tym badaniu działania rakotwórczego u myszy była 10-krotnie większa niż ekspozycja osiągana (w oparciu o wartość AUC) przy stosowanej klinicznie dawce 150 mg berotralstatu.
W 2-letnim (całożyciowym) badaniu stwierdzono występowanie rzadkich mięsaków podścieliskowych i niezróżnicowanych mięsaków skóry u szczurów, którym podawano berotralstat przy ekspozycji 4,5-krotnie większej niż ekspozycja osiągana (w oparciu o wartość AUC) przy stosowanej klinicznie dawce 150 mg berotralstatu. Obserwacje te są nierozstrzygające, a częstość występowania zmian była nieznacznie większa niż w grupach kontrolnych. Znaczenie kliniczne tej obserwacji jest nieznane.
U szczurów i królików berotralstat przenikał przez barierę krew-łożysko. Przeprowadzono badanie rozwoju zarodkowo-płodowego u ciężarnych samic szczura, którym podawano berotralstat przy ekspozycji 9,7-krotnie większej niż ekspozycja osiągana (w oparciu o wartość AUC) przy stosowanej klinicznie dawce 150 mg berotralstatu. W badaniu nie stwierdzono szkodliwego działania na rozwijający się płód. Nie przeprowadzono drugiego badania rozwoju zarodkowo-płodowego u właściwych gatunków innych niż gryzonie.
Berotralstat wykrywano w osoczu osesków szczurzych w 14. dniu karmienia w ilości odpowiadającej w przybliżeniu 5% stężenia w osoczu matki.
Berotralstat nie miał wpływu na zachowania reprodukcyjne ani na płodność samców i samic szczura, stosując 2,9-krotnie większe dawki (na podstawie wartości mg/m2) od stosowanej klinicznie dawki 150 mg berotralstatu.
W rejestracyjnym badaniu toksykologicznym prowadzonym na młodych samcach i samicach szczurów nie zaobserwowano żadnych nowych wyników. Nie zaobserwowano działań niepożądanych przy dawkach do 50 mg/kg/dobę, przy czym ekspozycja przy AUC0-24 była 5,8 do 6,5 razy większa od zalecanej ekspozycji terapeutycznej u dzieci.
6. DANE FARMACEUTYCZNE
6.1 Wykaz substancji pomocniczych
Wypełnienie kapsułki
Krospowidon (typ A)
Magnezu stearynian
Krzemionka koloidalna bezwodna
Skrobia, wstępnie żelowana
Osłonka kapsułki
Żelatyna
Tytanu dwutlenek (E 171)
Indygokarmin (E 132)
Żelaza tlenek, czarny (E 172)
Żelaza tlenek, czerwony (E 172)
Tusz drukarski
Żelaza tlenek, czarny (E 172)
Potasu wodorotlenek
Szelak
Glikol propylenowy (E 1520)
6.2 Niezgodności farmaceutyczne
Nie dotyczy.
6.3 Okres ważności
4 lata.
6.4 Specjalne środki ostrożności podczas przechowywania
Brak specjalnych zaleceń dotyczących przechowywania produktu leczniczego.
6.5 Rodzaj i zawartość opakowania
Blistry PCTFE/PVC-Aluminium w pudełku tekturowym, 7 kapsułek w każdym blistrze
Wielkość opakowania: 28 lub 98 kapsułek twardych.
Nie wszystkie wielkości opakowań muszą znajdować się w obrocie.
6.6 Specjalne środki ostrożności dotyczące usuwania
Wszelkie niewykorzystane resztki produktu leczniczego lub jego odpady należy usunąć zgodnie z lokalnymi przepisami.
7. PODMIOT ODPOWIEDZIALNY POSIADAJĄCY POZWOLENIE NA DOPUSZCZENIE DO OBROTU
Neopharmed Gentili Ireland Limited
Block 4, Harcourt Centre, Harcourt Road, DUBLIN 2, D02HW77 Irlandia
8. NUMERY POZWOLEŃ NA DOPUSZCZENIE DO OBROTU
EU/1/21/1544/001
EU/1/21/1544/002
9. DATA WYDANIA PIERWSZEGO POZWOLENIA NA DOPUSZCZENIE DO OBROTU
I DATA PRZEDŁUŻENIA POZWOLENIA
Data wydania pierwszego pozwolenia na dopuszczenie do obrotu: 30 kwietnia 2021 r Data ostatniego przedłużenia pozwolenia: 12 lutego 2026 r.
10. DATA ZATWIERDZENIA LUB CZĘŚCIOWEJ ZMIANY TEKSTU
CHARAKTERYSTYKI PRODUKTU LECZNICZEGO
Szczegółowe informacje o tym produkcie leczniczym są dostępne na stronie internetowej Europejskiej Agencji Leków https://www.ema.europa.eu.
Orladeyo 72 mg granulat powlekany w saszetceOrladeyo 96 mg granulat powlekany w saszetceOrladeyo 108 mg granulat powlekany w saszetce
1. NAZWA PRODUKTU LECZNICZEGO
Orladeyo 72 mg granulat powlekany w saszetce
Orladeyo 96 mg granulat powlekany w saszetce
Orladeyo 108 mg granulat powlekany w saszetce
Orladeyo 132 mg granulat powlekany w saszetce
2. SKŁAD JAKOŚCIOWY I ILOŚCIOWY
Orladeyo 72 mg granulat powlekany w saszetce
Każda saszetka zawiera 72 mg berotralstatu (w postaci dichlorowodorku).
Orladeyo 96 mg granulat powlekany w saszetce
Każda saszetka zawiera 96 mg berotralstatu (w postaci dichlorowodorku).
Orladeyo 108 mg granulat powlekany w saszetce
Każda saszetka zawiera 108 mg berotralstatu (w postaci dichlorowodorku).
Orladeyo 132 mg granulat powlekany w saszetce
Każda saszetka zawiera 132 mg berotralstatu (w postaci dichlorowodorku).
Pełny wykaz substancji pomocniczych, patrz punkt 6.1.
3. POSTAĆ FARMACEUTYCZNA
Granulat powlekany w saszetce.
Biały do białawego, granulat powlekany o gładkiej powierzchni, okrągłym kształcie ziaren i średnicy około 2 mm.
4. SZCZEGÓŁOWE DANE KLINICZNE
4.1 Wskazania do stosowania
Produkt leczniczy Orladeyo jest wskazany do stosowania w rutynowym zapobieganiu nawracającym napadom wrodzonego obrzęku naczynioruchowego (ang. hereditary angioedema, HAE) u:
- dzieci w wieku od 2 do poniżej 12 lat i masie ciała co najmniej 15 kg
- młodzieży w wieku 12 lat i starszej o masie ciała poniżej 40 kg.
4.2 Dawkowanie i sposób podawania
Dawkowanie
Zalecana dawka u dzieci w wieku od 2 do poniżej 12 lat jest obliczana na podstawie masy ciała i została przedstawiona w Tabeli 1.
Tabela 1: Zalecana dawka dla dzieci w wieku od 2 do poniżej 12 lat
| Masa ciała (kg) | Zalecana dawka granulatu powlekanego Orladeyo |
| od 15 kg do poniżej 24 kg | jedna saszetka 72 mg raz na dobę |
| od 24 kg do poniżej 32 kg | jedna saszetka 96 mg raz na dobę |
| od 32 kg do poniżej 40 kg | jedna saszetka 108 mg raz na dobę |
| 40 kg lub więcej | jedna saszetka 132 mg raz na dobę |
Zalecana dawka u młodzieży w wieku od 12 lat o masie ciała poniżej 40 kg to jedna saszetka z granulatem Orladeyo 108 mg raz na dobę.
W przypadku młodzieży w wieku 12 lat i starszej o masie ciała ≥ 40 kg należy odnieść się do Charakterystyki Produktu Leczniczego dla kapsułek Orladeyo.
Należy rozważyć przerwanie leczenia u pacjentów z HAE z prawidłowym stężeniem inhibitora esterazy C1 (nC1-INH), u których stwierdzono niewystarczające zmniejszenie liczby napadów po 3 miesiącach leczenia (patrz punkty 4.4 i 5.1).
Pominięcie dawki
W przypadku pominięcia dawki produktu Orladeyo pacjent powinien przyjąć pominiętą dawkę tak szybko, jak to możliwe, nie przekraczając stosowania jednej dawki na dobę.
Produkt leczniczy Orladeyo nie jest przeznaczony do leczenia ostrych napadów HAE (patrz punkt 4.4).
Szczególne grupy pacjentów
Zaburzenia czynności nerek
U pacjentów z łagodnymi lub umiarkowanymi zaburzeniami czynności nerek nie jest wymagane dostosowanie dawki. U pacjentów z ciężkimi zaburzeniami czynności nerek wskazane jest unikanie stosowania berotralstatu. Jeśli zastosowanie leczenia jest konieczne, należy rozważyć odpowiednie monitorowanie pacjenta (np. EKG; patrz punkt 4.4).
Dane kliniczne na temat stosowania berotralstatu u pacjentów ze schyłkową niewydolnością nerek (ang. end stage renal disease, ESRD), którzy wymagają hemodializy, nie są dostępne. W celu zachowania ostrożności zaleca się unikanie stosowania berotralstatu u pacjentów z ESRD (patrz punkt 5.2).
Zaburzenia czynności wątroby
U pacjentów z łagodnymi zaburzeniami czynności wątroby nie jest wymagane dostosowanie dawki. Należy unikać stosowania berotralstatu u pacjentów z umiarkowanymi lub ciężkimi zaburzeniami czynności wątroby (klasy B lub C w skali Childa-Pugha) (patrz punkt 5.2).
Dzieci i młodzież
Nie określono dotychczas bezpieczeństwa stosowania ani skuteczności produktu Orladeyo u dzieci i młodzieży w wieku poniżej 2 lat. Dane nie są dostępne.
Sposób podawania
Podanie doustne.
Każda saszetka jest przeznaczona wyłącznie do jednorazowego użytku.
Każdą saszetkę z granulatem powlekanym należy przyjmować mniej więcej o tej samej porze każdego dnia podczas posiłku (patrz punkt 5.2).
Granulat powlekany należy połykać w całości. Aby uniknąć gorzkiego posmaku, pacjenci nie powinni rozgryzać ani kruszyć granulatu.
Granulat powlekany Orladeyo można podawać na jeden z następujących sposobów:
- Całą zawartość jednej saszetki należy wsypać bezpośrednio do ust i natychmiast połknąć, popijając płynem niezawierającym substancji kwaśnych (woda lub mleko).
Całą zawartość jednej saszetki należy wysypać na około jedną łyżkę stołową (15 ml) miękkiego pokarmu niezawierającego substancji kwaśnych i natychmiast spożyć. Pokarm powinien mieć temperaturę pokojową lub niższą. Przykładami miękkich pokarmów niezawierających substancji kwaśnych są pudding czekoladowy, puree ziemniaczane, kremowa potrawka z kukurydzy oraz puree z groszku zielonego lub bananów.
Nie należy stosować pokarmów zawierających substancje kwaśne, takich jak jogurt i mus jabłkowy, ponieważ mogą one rozpuścić otoczkę maskującą smak i uwolnić gorzki smak granulatu. Cały granulat należy przyjąć w ciągu 10 minut od posypania nim jedzenia, aby nie dopuścić do rozpuszczenia się otoczki maskującej smak.
4.3 Przeciwwskazania
Nadwrażliwość na substancję czynną lub na którąkolwiek substancję pomocniczą wymienioną w punkcie 6.1.
4.4 Specjalne ostrzeżenia i środki ostrożności dotyczące stosowania
Ogólne
Berotralstat nie jest przeznaczony do leczenia ostrych napadów HAE. W takich przypadkach należy zastosować leczenie indywidualne zatwierdzonym doraźnym produktem leczniczym.
Dane na temat stosowania berotralstatu u pacjentów z HAE i prawidłową aktywnością inhibitora esterazy C1 (nC1-INH) są ograniczone.
Niektóre kategorie HAE z nC1-INH mogą nie odpowiadać na leczenie, gdyż wynikają z zaangażowania alternatywnych szlaków, które nie obejmują aktywacji kallikreiny w osoczu. W tej populacji zaleca się wykonanie badań genetycznych, jeśli to możliwe, zgodnie z aktualnymi wytycznymi dotyczącymi HAE oraz przerwanie leczenia w przypadku braku odpowiedzi klinicznej (patrz punkty 4.2 i 5.1).
Wydłużenie odstępu QT
Zwiększenie ryzyka wydłużenia odstępu QT może być obserwowane przy wyższych stężeniach berotralstatu (patrz punkt 5.1). Dzieci nie powinny przyjmować dawek berotralstatu wyższych niż wskazane dla ich masy ciała.
U pacjentów z umiarkowanymi lub ciężkimi zaburzeniami czynności wątroby może wystąpić zwiększone stężenie berotralstatu w surowicy, które wiąże się z ryzykiem wydłużenia odstępu QT. Należy unikać stosowania berotralstatu u tych pacjentów.
Pacjenci z ciężkimi zaburzeniami czynności nerek mogą być narażeni na ryzyko wystąpienia wydłużenia odstępu QT. Zaleca się unikanie stosowania berotralstatu u tych pacjentów. Jeśli zastosowanie leczenia jest konieczne, należy rozważyć odpowiednie monitorowanie pacjenta (np. EKG).
Dane na temat stosowania berotralstatu u pacjentów z niezależnymi czynnikami ryzyka wydłużenia odstępu QT, takimi jak zaburzenia gospodarki elektrolitowej, występujące już wydłużenie odstępu QT (nabyte lub rodzinne), podeszły wiek lub jednoczesne stosowanie produktów leczniczych powodujących wydłużenie odstępu QT, nie są dostępne. Zaleca się unikanie stosowania berotralstatu u tych pacjentów. Jeśli zastosowanie leczenia jest konieczne, należy rozważyć odpowiednie monitorowanie pacjenta (np. EKG).
Substancje pomocnicze
Produkt leczniczy zawiera mniej niż 1 mmol (23 mg) sodu na saszetkę, to znaczy lek uznaje się za „wolny od sodu”.
4.5 Interakcje z innymi produktami leczniczymi i inne rodzaje interakcji
Berotralstat jest substratem glikoproteiny P (P-gp) oraz białka oporności raka piersi (ang. breast cancer resistance protein, BCRP).
Wpływ innych produktów leczniczych na berotralstat
Inhibitory P-gp i BCRP
Cyklosporyna, która jest inhibitorem P-gp i BCRP, powoduje obniżenie maksymalnego stężenia (Cmax) pojedynczej dawki berotralstatu 150 mg o 7% i zwiększenie wartości pola pod krzywą stężenia leku w osoczu w funkcji czasu (AUC) o 27%. Nie jest zalecane dostosowanie dawki berotralstatu w przypadku jednoczesnego stosowania z inhibitorami P-gp i BCRP.
Induktory P-gp i BCRP
Berotralstat jest substratem P-gp i BCRP. Induktory P-gp i BCRP (np. ryfampicyna, ziele dziurawca) mogą zmniejszać stężenie berotralstatu w osoczu, prowadząc do zmniejszenia jego skuteczność. Nie zaleca się stosowania induktorów P-gp i berotralstatu.
Wpływ berotralstatu na inne produkty lecznicze
Substraty CYP3A4
Berotralstat jest umiarkowanym inhibitorem CYP3A4 powodującym zwiększenie wartości Cmax i AUC podawanego doustnie midazolamu odpowiednio o 45% i 124% oraz wartości Cmax i AUC amlodypiny odpowiednio o 45% i 77%. Jednoczesne podawanie może zwiększać stężenie innych produktów leczniczych, które są substratami CYP3A4. Należy zapoznać się z ChPL jednocześnie stosowanych produktów leczniczych, które są głównie metabolizowane przez CYP3A4, a zwłaszcza leków o wąskim indeksie terapeutycznym (np. cyklosporyna, fentanyl). Może być wymagane dostosowanie dawki tych produktów leczniczych (patrz punkt 5.2).
Substraty CYP2D6
Berotralstat jest umiarkowanym inhibitorem CYP2D6 powodującym zwiększenie wartości Cmax i AUC dekstrometorfanu odpowiednio o 196% i 177% oraz wartości Cmax i AUC dezypraminy odpowiednio o 64% i 87%. Jednoczesne podawanie może zwiększać ekspozycję na inne produkty lecznicze, które są substratami CYP2D6. Należy zapoznać się z ChPL jednocześnie stosowanych produktów leczniczych, które są głównie metabolizowane przez CYP2D6, a zwłaszcza leków o wąskim indeksie terapeutycznym (np. tiorydazyna, pimozyd) lub w przypadku których zalecane jest monitorowanie leczenia (np. trójpierścieniowe leki przeciwdepresyjne). Może być wymagane dostosowanie dawki tych produktów leczniczych (patrz punkt 5.2).
Substraty CYP2C9
Berotralstat jest słabym inhibitorem CYP2C9 powodującym zwiększenie wartości Cmax i AUC tolbutamidu odpowiednio o 19% i 73%. W przypadku jednoczesnego stosowania produktów leczniczych, które są głównie metabolizowane przez CYP2C9 (np. tolbutamid), nie jest zalecane dostosowanie dawki (patrz punkt 5.2).
Wpływ berotralstatu na przekształcenie dezogestrelu w etonogestrel (aktywny metabolit) z udziałem CYP2C9 był nieistotny. W przypadku jednoczesnego stosowania dezogestrelu nie jest zalecane dostosowanie dawki.
Substraty CYP2C19
Berotralstat nie jest inhibitorem CYP2C19, ponieważ wartości Cmax i AUC omeprazolu wzrastały jedynie odpowiednio o 21% i 24%. W przypadku jednoczesnego stosowania produktów leczniczych, które są głównie metabolizowane przez CYP2C19 (np. omeprazol), nie jest zalecane dostosowanie dawki (patrz punkt 5.2).
Substraty P-gp
Berotralstat jest słabym inhibitorem P-gp powodującym zwiększenie wartości Cmax i AUC substratu P-gp, digoksyny, odpowiednio o 58% i 48%. Należy zapoznać się z ChPL jednocześnie stosowanych l produktów leczniczych, które są substratami P-gp, a zwłaszcza leków o wąskim indeksie terapeutycznym (np. digoksyna) lub w przypadku których zalecane jest monitorowanie leczenia (np. dabigatran etexilate). Może być wymagane dostosowanie dawki tych produktów leczniczych (patrz punkt 5.2).
Doustne leki antykoncepcyjne
Berotralstat, jako umiarkowany inhibitor CYP3A4, może zwiększać stężenie doustnych leków antykoncepcyjnych metabolizowanych przez CYP3A4. Jednoczesne podawanie berotralstatu z dezogestrelem zwiększało AUC etonogestrelu (aktywnego metabolitu) o 58%, nie miało to wpływu na Cmax. Wpływ berotralstatu na przekształcenie dezogestrelu w etonogestrel z udziałem CYP2C9 był nieistotny. W przypadku jednoczesnego stosowania dezogestrelu nie jest zalecane dostosowanie dawki.
4.6 Wpływ na płodność, ciążę i laktację
Kobiety w wieku rozrodczym
Kobiety w wieku rozrodczym muszą stosować skuteczną metodę antykoncepcji w trakcie leczenia berotralstatem i co najmniej przez miesiąc po przyjęciu ostatniej dawki. Berotralstat nie jest zalecany u kobiet w wieku rozrodczym niestosujących skutecznej metody antykoncepcji.
Ciąża
Brak danych lub istnieją tylko ograniczone dane dotyczące stosowania berotralstatu u kobiet ciąży. Badania na zwierzętach dotyczące szkodliwego wpływu na reprodukcję są niewystarczające (patrz punkt 5.3). Berotralstat nie jest zalecany do stosowania w okresie ciąży.
Karmienie piersią
Na podstawie dostępnych danych farmakodynamicznych/toksykologicznych dotyczących zwierząt stwierdzono przenikanie berotralstatu do mleka (patrz punkt 5.3). Nie można wykluczyć zagrożenia dla dzieci karmionych piersią. Należy podjąć decyzję, czy przerwać karmienie piersią, czy przerwać podawanie berotralstatu, biorąc pod uwagę korzyści z karmienia piersią dla noworodka/niemowlęcia i korzyści z leczenia dla matki.
Płodność
W badaniach na zwierzętach nie obserwowano wpływu na płodność (patrz punkt 5.3).
4.7 Wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn
Berotralstat nie ma wpływu lub wywiera nieistotny wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn. Nie przewiduje się, aby berotralstat niekorzystnie wpływał na utrzymanie czujności lub zdolność dzieci do uczestniczenia w zajęciach.
4.8 Działania niepożądane
Podsumowanie profilu bezpieczeństwa stosowania
Najczęściej występujące działania niepożądane u pacjentów w wieku 12 lat i starszych to: ból brzucha (we wszystkich obszarach) (zgłaszany przez 21% pacjentów), biegunka (zgłaszana przez 15% pacjentów) i ból głowy (zgłaszany przez 13% pacjentów). Zdarzenia dotyczące przewodu pokarmowego były zgłaszane przede wszystkim w ciągu pierwszych 1-3 miesięcy stosowania berotralstatu (mediana dnia wystąpienia działania wynosiła 66 dni w przypadku bólu brzucha oraz 45 dni w przypadku biegunki) i ustępowały bez podania innych produktów leczniczych, równocześnie kontynuując leczenie berotralstatem. Prawie wszystkie przypadki (99%) bólu brzucha miały charakter łagodny lub umiarkowany, a mediana czasu trwania wynosiła 3,5 dnia (95% CI: 2-8 dni). Prawie wszystkie przypadki (98%) biegunki miały charakter łagodny lub umiarkowany, a mediana czasu trwania wynosiła 3,2 dnia (95% CI: 2-8 dni).
Profil bezpieczeństwa u pacjentów w wieku od 2 do < 12 lat był podobny do profilu obserwowanego u osób dorosłych.
Tabelaryczny wykaz działań niepożądanych
Bezpieczeństwo stosowania berotralstatu oceniano w długoterminowych badaniach klinicznych z udziałem 381 pacjentów dorosłych i młodzieży oraz 29 pacjentów pediatrycznych w wieku od 3 do < 12 lat z HAE (zarówno w badaniach bez grupy kontrolnej, prowadzonych metodą otwartej próby, jak i w badaniach z grupą kontrolną, prowadzonych metodą ślepej próby). Poniżej wymieniono działania niepożądane zgłoszone podczas badań klinicznych i w okresie nadzoru po wprowadzeniu do obrotu zgodnie z klasyfikacją układów i narządów MedDRA oraz według częstości występowania.
Częstość występowania zdefiniowano następująco: bardzo często (≥1/10), często (≥1/100 do <1/10), niezbyt często (≥1/1 000 do <1/100), rzadko (≥1/10 000 do <1/1 000), bardzo rzadko (<1/10 000), nieznana (częstość nie może być określona na podstawie dostępnych danych). W obrębie każdej grupy
o danej częstości występowania działania niepożądane wymieniono według nasilenia w porządku malejącym.
Tabela 2. Działania niepożądane obserwowane w badaniach klinicznych i w okresie nadzoru po wprowadzeniu do obrotu
| Klasyfikacja układów i narządów | Częstość | Działania niepożądane |
| Zaburzenia układu nerwowego | Bardzo często | Ból głowya |
| Zaburzenia żołądka i jelit | Bardzo często | Ból brzuchab, biegunkac |
| Często | Wymioty, refluks żołądkowo-przełykowy, wzdęcia | |
| Nieznana | Nudności | |
| Zaburzenia skóry i tkanki podskórnej | Często | Wysypka |
| Zaburzenia wątroby i dróg żółciowych | Często | Wzrost aktywności AlAT, wzrost aktywności AspAT |
a W tym działania takie jak ból głowy, zatokowy ból głowy.
b W tym działania takie jak ból brzucha, dyskomfort w obrębie brzucha, ból w górnej części brzucha, ból w dolnej części brzucha, dyskomfort w nadbrzuszu, tkliwość brzucha.
c W tym działania takie jak biegunka, luźne stolce, częste oddawanie stolca.
Opis wybranych działań niepożądanych
Zwiększona aktywność aminotransferaz
U niektórych pacjentów, głównie u tych, którzy w ciągu 14 dni przed rozpoczęciem leczenia berotralstatem przerwali leczenie androgenami, obserwowano podwyższone wyniki badań czynnościowych wątroby, które zwykle poprawiały się podczas kontynuacji leczenia berotralstatem lub po przerwaniu leczenia—. Należy unikać nagłego odstawiania androgenów bezpośrednio przed rozpoczęciem leczenia berotralstatem.
Dzieci i młodzież
Młodzież w wieku od 12 do poniżej 18 lat
Bezpieczeństwo stosowania berotralstatu oceniano w badaniach klinicznych w podgrupie 28 nastoletnich pacjentów w wieku od 12 do <18 lat o masie ciała co najmniej 40 kg. Profil bezpieczeństwa był zbliżony do tego obserwowanego u osób dorosłych.
Dzieci w wieku od 3 do poniżej 12 lat
Bezpieczeństwo stosowania berotralstatu oceniano w badaniu klinicznym obejmującym 29 pacjentów w wieku od 3 do <12 lat o masie ciała co najmniej 14,9 kg. Profil bezpieczeństwa był zbliżony do tego obserwowanego u osób dorosłych.
Zgłaszanie podejrzewanych działań niepożądanych
Po dopuszczeniu produktu leczniczego do obrotu istotne jest zgłaszanie podejrzewanych działań niepożądanych. Umożliwia to nieprzerwane monitorowanie stosunku korzyści do ryzyka stosowania produktu leczniczego. Osoby należące do fachowego personelu medycznego powinny zgłaszać wszelkie podejrzewane działania niepożądane za pośrednictwem krajowego systemu zgłaszania wymienionego w załączniku V.
4.9 Przedawkowanie
W badaniach klinicznych nie odnotowano przypadków przedawkowania. Informacje dotyczące identyfikacji potencjalnych objawów przedmiotowych i podmiotowych przedawkowania nie są dostępne. W przypadku wystąpienia objawów należy stosować leczenie objawowe. Nie jest dostępna odtrutka.
5. WŁAŚCIWOŚCI FARMAKOLOGICZNE
5.1 Właściwości farmakodynamiczne
Grupa farmakoterapeutyczna: inne leki hematologiczne, leki stosowane w przypadku wrodzonego obrzęku naczynioruchowego, kod ATC: B06AC06
Mechanizm działania
Berotralstat jest inhibitorem kalikreiny osoczowej. Kalikreina osoczowa to proteaza serynowa, która rozszczepia kininogen o wysokiej masie cząsteczkowej (ang. high-molecular-weight-kininogen, HMWK) i uwalnia bradykininę będącą silnym wazodylatatorem, który zwiększa przepuszczalność naczyniową. U pacjentów z HAE wynikającym z niedoboru lub nieprawidłowego działania C1-INH upośledzona jest prawidłowa regulacja aktywności kalikreiny osoczowej, co powoduje niekontrolowany wzrost aktywności tego enzymu w osoczu i uwalnianie bradykininy, co z kolei prowadzi do napadów HAE z obrzękiem (obrzękiem naczynioruchowym).
Elektrofizjologia serca
Przy wartości Cmax w stanie stacjonarnym berotralstatu stosowanego w zalecanej dawce 150 mg raz na dobę u osób dorosłych średni skorygowany odstęp QT zwiększał się o 3,4 ms (górna granica 90% CI wynosząca 6,8 ms), co jest wartością niższą od wartości progowej (10 ms), która powinna wzbudzać obawy. W przypadku supraterapeutycznej dawki 450 mg raz na dobę ekspozycja w stanie stacjonarnym była czterokrotnie większa w porównaniu z zalecaną dawką 150 mg u osób dorosłych, a skorygowany odstęp QT zwiększał się średnio o 21,9 ms.
Skuteczność kliniczna i bezpieczeństwo stosowania
Skuteczność berotralstatu określano w ramach wieloośrodkowego, randomizowanego, prowadzonego metodą podwójnie ślepej próby w układzie grup równoległych z grupą kontrolną otrzymującą placebo badania NCT03485911.
Badanie NCT03485911
W badaniu uczestniczyło 120 pacjentów (114 dorosłych i 6 dzieci w wieku od 12 lat) z HAE typu I albo II, u których w ciągu pierwszych 8 tygodni okresu wstępnego wystąpiły co najmniej dwa potwierdzone przez badacza napady i którzy przyjęli co najmniej jedną dawkę badanego leczenia. Dziewięciu pacjentów było w wieku ≥65 lat. Pacjentów randomizowano w stosunku 1:1:1 do jednej z trzech równoległych grup leczenia (berotralstat 110 mg, berotralstat 150 mg albo placebo, podawane doustnie raz na dobę z jedzeniem) ze stratyfikacją na podstawie wyjściowej częstości napadów oraz uczestniczyli w 24-tygodniowym okresie leczenia.
Łącznie 81 pacjentów otrzymało w ramach 24-tygodniowego okresu leczenia co najmniej jedną dawkę berotralstatu. Ogółem 66% pacjentów stanowiły kobiety, 93% pacjentów było rasy kaukaskiej, a średni wiek wyniósł 41,6 roku. 74% pacjentów zgłaszało występowanie napadów obrzęku naczynioruchowego z zajęciem krtani, a 75% pacjentów długotrwale stosowało leczenie profilaktyczne. Mediana częstości napadów w prospektywnym okresie wstępnym (wyjściowa częstość napadów) wynosiła 2,9 napadu miesięcznie. U 70% włączonych pacjentów wyjściowa częstość napadów wynosiła ≥2 napadów na miesiąc.
Przed przystąpieniem do badania pacjenci przerywali stosowanie innych produktów leczniczych stosowanych w profilaktyce HAE. Wszyscy pacjenci mogli jednak doraźnie stosować produkty lecznicze w przypadku przełomowych napadów HAE. U pacjentów leczonych berotralstatem w 51,4% przypadków przełomowych napadów zastosowano leczenie C1-INH (patrz punkt 4.4). Jednoczesne zastosowanie C1-INH i berotralstatu nie skutkowało żadnymi możliwymi do zidentyfikowania działaniami niepożądanymi.
Podczas 24-tygodniowego okresu berotralstat 150 mg powodował statystycznie istotny i klinicznie znaczący spadek częstości występowania napadów HAE w porównaniu z placebo w populacji zgodnej z zaplanowanym leczeniem (ang. Intent-to-Treat, ITT), analizowanej w ramach pierwszorzędowego punktu końcowego, jak przedstawiono w tabeli 3. Procentowy spadek częstości występowania napadów HAE był większy w przypadku berotralstatu 150 mg niż w przypadku placebo, niezależnie od częstości występowania napadów w okresie wstępnym.
Tabela 3. Spadek częstości występowania napadów HAE w populacji ITT otrzymującej berotralstat 150 mg
| Wynik | Berotralstat 150 mg (n=40) | Placebo (n=40a) | ||
Częstość w 28-dniowym okresie | Procentowy spadek w porównaniu z placebo (95% CI) | Wartość p | Częstość w 28-dniowym okresie | |
| Częstość napadów HAE | 1,31 | 44,2% (23,0; 59,5) | <0,001 | 2,35 |
a Jeden pacjent w analizowanej populacji ITT został zrandomizowany do grupy placebo, ale nie był leczony.
Zmniejszenie częstości występowania napadów utrzymywało się w 24-tygodniowym okresie, jak pokazano na ryc. 1.
Rycina 1. Częstość napadów HAE na miesiąc w 24-tygodniowym okresie leczenia berotralstatem 150 mg (n=40) albo placebo (n=40)
Punkt
wyjściowy
1 2 3 4 5 6
Miesiąc
berotralstat 150 mg N = 40 37 37 37 37 37 37
Placebo N = 39 39 38 37 36 34 34
SEM: błąd standardowy średniej
U 58% pacjentów otrzymujących berotralstat 150 mg wystąpił spadek o ≥50% częstości napadów HAE w porównaniu z wartościami wyjściowymi, podczas gdy u pacjentów otrzymujących placebo taki spadek zaobserwowano u 25% pacjentów.
Berotralstat 150 mg zmniejszał częstość napadów HAE wymagających standardowego leczenia ostrych napadów o 49,2% (95% CI: 25,5%; 65,4%) w porównaniu z placebo (częstość w 28-dniowym okresie: 1,04 vs 2,05).
Jakość życia związana ze stanem zdrowia
U pacjentów otrzymujących berotralstat 150 mg następowała poprawa w zakresie wyniku całkowitego w kwestionariuszu oceny jakości życia u pacjentów z obrzękiem naczynioruchowym (AE-QoL) i wyników dotyczących poszczególnych domen (funkcjonowanie, zmęczenie/nastrój, lęk/wstyd i odżywianie) w porównaniu z grupą otrzymującą placebo, jak przedstawiono w tabeli 4. Spadek 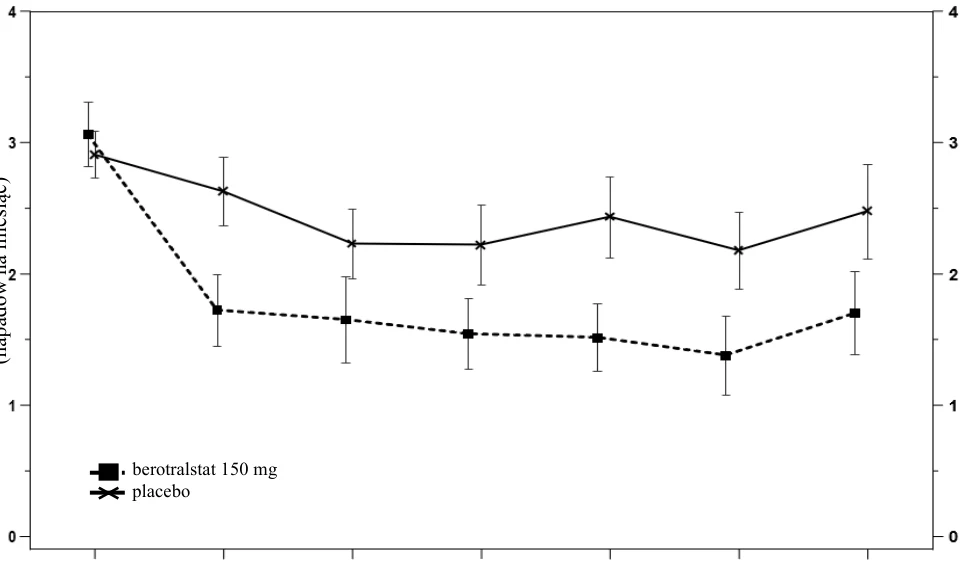
 wyniku o 6 punktów jest uznawany za znaczącą klinicznie poprawę. Największą poprawę obserwowano w przypadku wyniku dotyczącego funkcjonowania.
Tabela 4. Zmiana wyniku AE-QoL* – berotralstat w porównaniu z placebo w 24. tygodniu
| Średnia najmniejszych kwadratów (LS) zmiany (SE) w 24. tygodniu w porównaniu z punktem wyjściowym | Średnia LS różnicy w porównaniu z placebo (95% CI) | ||
Berotralstat 150 mg | Placebo | ||
| Wynik całkowity AE-QoL | -14,6 (2,6) | -9,7 (2,6) | -4,90 (-12,23; 2,43) |
| Wynik dotyczący funkcjonowania | -19,5 (3,4) | -10,4 (3,4) | -9,10 (-18,58; 0,38) |
| Wynik dotyczący zmęczenia/nastroju | -11,3 (3,2) | -9,2 (3,3) | -2,16 (-11,35; 7,03) |
| Wynik dotyczący lęku/wstydu | -15,4 (3,2) | -10,5 (3,3) | -4,96 (-14,05; 4,13) |
| Wynik dotyczący odżywiania | -8,8 (3,0) | -6,1 (3,1) | -2,68 (-11,27; 5,92) |
AE-QoL = kwestionariusz oceny jakości życia u pacjentów z obrzękiem naczynioruchowym, CI = przedział ufności, LS = metoda najmniejszych kwadratów, SE = błąd standardowy. * Niższe wyniki oznaczają poprawę jakości życia (zmniejszenie upośledzenia).
Populacja z HAE z prawidłowym stężeniem inhibitora C1
Analizę obserwacyjnych danych klinicznych przeprowadzono u 311 dorosłych pacjentów z HAE z nC1, którzy byli leczeni berotralstatem przez okres do 18 miesięcy. Typ HAE określono na podstawie poziomu C1-INH, czynności C1-INH i poziomu C4 bez badań genetycznych. To badanie obserwacyjne sugeruje podobny trend w skuteczności u pacjentów z HAE z nC1.
Dzieci i młodzież
Młodzież w wieku od 12 do poniżej 18 lat
Bezpieczeństwo stosowania i skuteczność berotralstatu oceniano u 28 nastoletnich pacjentów w wieku od 12 do <18 lat w obu badaniach (badanie NCT03485911, badanie NCT03472040). Profil bezpieczeństwa stosowania i częstość występowania napadów w trakcie badania były zbliżone do tych obserwowanych u osób dorosłych.
Dzieci w wieku od 2 do poniżej 12 lat
Bezpieczeństwo stosowania i skuteczność berotralstatu oceniano w wieloośrodkowym, sekwencyjnym badaniu prowadzonym metodą otwartej próby w jednej grupie, w ramach którego ocenie poddano 29 pacjentów pediatrycznych w wieku od 3 do < 12 lat z HAE, którzy przyjmowali raz na dobę granulat Orladeyo z posiłkiem (badanie NCT05453968).
Mediana częstości napadów zgłaszanych w punkcie wyjściowym (okres standardowej opieki medycznej) wynosiła 0,96 napadów/miesiąc (zakres: 0 do 5 napadów/miesiąc). W celu osiągnięcia ekspozycji na lek zbliżonej do ekspozycji obserwowanej u dorosłych leczonych dawką 150 mg pacjentów przydzielono do jednej z 4 grup dawkowania zależnie od masy ciała w punkcie wyjściowym: ≥ 40 kg (n = 7), 32 do < 40 kg (n = 9), 24 do < 32 kg (n = 9) i 12 do < 24 kg (n = 4).
Wszystkich 29 pacjentów ukończyło trwające 12 tygodni leczenie berotralstatem, a 27 pacjentów ukończyło leczenie trwające 48 tygodni.
Obniżenie średniej wartości wskaźnika napadów w ciągu miesiąca względem wartości wyjściowej utrzymywało się do 48 tygodni (Rycina 2).
Rycina 2: Skorygowana średnia wartość wskaźnika napadów HAE w ciągu miesiącaa przez 48 tygodni leczenia berotralstatem w dawce zależnej od masy ciała




 a Skorygowana średnia wartość wskaźnika napadów HAE w miesiącu nie była głównym punktem końcowym badania
Nie określono bezpieczeństwa stosowania ani skuteczności berotralstatu u dzieci i młodzieży w wieku poniżej 2 lat.
5.2 Właściwości farmakokinetyczne
Wchłanianie
Po podaniu doustnym 150 mg berotralstatu raz na dobę wartość Cmax oraz AUC dla odstępu między dawkami (AUCtau) wynoszą odpowiednio 158 ng/ml (zakres: 110 do 234 ng/ml) i 2 770 ng*h/ml (zakres: 1 880 do 3 790 ng*h/ml). Farmakokinetyka berotralstatu u pacjentów z HAE jest zbliżona do farmakokinetyki u osób zdrowych.
Ekspozycja na berotralstat (Cmax i AUC) zwiększa się bardziej niż proporcjonalnie do dawki, a stan stacjonarny jest osiągany między 6. a 12. dniem.
Granulat powlekany Orladeyo i kapsułki twarde zapewniają porównywalną ekspozycję po 7 dniach stosowania.
Wpływ pokarmu
Nie zauważono różnic w wartościach Cmax i AUC berotralstatu w przypadku podawania go z tłustym posiłkiem. Jednak mediana tmax była wydłużona o 3 godziny, tj. wzrastała od 2 godzin (na czczo) do 5 godzin (po posiłku; zakres: 1 do 8 godzin). Berotralstat należy przyjmować z jedzeniem w celu ograniczenia działań niepożądanych dotyczących przewodu pokarmowego.
Dystrybucja
Wiązanie z białkami osocza wynosi około 99%. Po podaniu pojedynczej dawki 300 mg radioznakowanego berotralstatu stosunek stężenia we krwi do stężenia w osoczu wynosił około 0,92. W stanie stacjonarnym średnia geometryczna (%CV) Vd/F wynosiła 3 123 l (40%) dla berotralstatu 150 mg raz na dobę.
Metabolizm
Berotralstat jest metabolizowany przez CYP2D6 i CYP3A4 z niewielką przemianą materii w warunkach in vitro. Po doustnym podaniu pojedynczej dawki 300 mg radioznakowanego berotralstatu, berotralstat stanowił 34% całkowitej radioaktywności osocza z 8 metabolitami, z których każdy stanowił 1,8 do 7,8% całkowitej radioaktywności. Budowa 5 z 8 metabolitów jest znana. Nie wiadomo, czy metabolity są farmakologicznie czynne.
Berotralstat 150 mg raz na dobę jest umiarkowanym inhibitorem CYP2D6 i CYP3A4 oraz słabym inhibitorem CYP2C9. Berotralstat nie jest inhibitorem CYP2C19.
Berotralstat w dawce dwukrotnie większej od zalecanej jest słabym inhibitorem P-gp i nie jest inhibitorem BCRP.
Eliminacja
Po podaniu pojedynczej dawki 150 mg mediana okresu półtrwania berotralstatu wynosiła około 93 godzin (zakres: 39 do 152 godziny).
Po doustnym podaniu pojedynczej dawki 300 mg radioznakowanego berotralstatu około 9% było wydalane z moczem (3,4% w postaci niezmienionej; zakres: 1,8 do 4,7%), a 79% z kałem. Dodatkowe analizy wykazały, że około 50% frakcji odzyskanej z kału stanowił niezmieniony berotralstat.
Szczególne grupy pacjentów
Populacyjne analizy farmakokinetyki wykazały, że wiek, płeć ani rasa nie miały znaczącego wpływu na farmakokinetykę berotralstatu. Masę ciała zidentyfikowano jako zmienną towarzyszącą opisującą zmienność klirensu i objętości dystrybucji, ze wzrostem ekspozycji (AUC i Cmax) u pacjentów
o mniejszej masie ciała. Różnicy tej nie uznaje się jednak za istotną klinicznie u osób dorosłych i w żadnej z grup demograficznych nie zaleca się dostosowywania dawki.
Dzieci i młodzież
Na podstawie populacyjnych analiz farmakokinetyki, uwzględniających dzieci i młodzież w wieku od 12 do <18 lat o masie ciała co najmniej 40 kg, ekspozycja w stanie stacjonarnym po doustnym podaniu 150 mg berotralstatu raz na dobę była nieznacznie większa (o 29%) w porównaniu z ekspozycją u osób dorosłych, a szacowana średnia geometryczna (CV%) AUCtau wynosiła 2 515 (38,6) ng*h/ml. Różnicy tej nie uznano jednak za istotną klinicznie i w grupie dzieci i młodzieży od 12 do <18 lat o masie ciała co najmniej 40 kg nie zaleca się dostosowywania dawki.
W celu osiągnięcia ekspozycji na berotralstat u pacjentów pediatrycznych w wieku od 2 do < 12 lat podobnej do obserwowanej u dorosłych leczonych berotralstatem w zalecanej dawce 150 mg, konieczne jest stosowanie schematu dawkowania zależnego od masy ciała. W oparciu o populacyjną analizę farmakokinetyczną, zalecane dawki zależne od masy ciała u pacjentów w wieku od 2 do < 12 lat zapewniają podobną ekspozycję co skuteczna dawka u dorosłych; wartość Cmax w stanie stacjonarnym była nieco wyższa (do 24% wyższa) niż ekspozycja u dorosłych, jednakże nie uważa się tej różnicy za znaczącą klinicznie.
Zaburzenia czynności nerek
Badano farmakokinetykę pojedynczej, podawanej doustnie dawki 200 mg berotralstatu u pacjentów dorosłych z ciężkimi zaburzeniami czynności nerek (eGFR poniżej 30 ml/min). W porównaniu z równoległą kohortą pacjentów z prawidłową czynnością nerek (eGFR powyżej 90 ml/min) wartość Cmax była większa o 39%, ale nie obserwowano różnic w wartości AUC. U pacjentów z łagodnymi lub umiarkowanymi zaburzeniami czynności nerek nie jest wymagane dostosowanie dawki produktu leczniczego. Pacjenci z ciężkimi zaburzeniami czynności nerek mogą być narażeni na ryzyko wystąpienia wydłużenia odstępu QT. Zaleca się unikanie stosowania berotralstatu u tych pacjentów.
Nie badano farmakokinetyki berotralstatu u pacjentów z niewydolnością nerek, którzy wymagają hemodializy. Biorąc pod uwagę duży stopień wiązania berotralstatu z białkami osocza, jest mało prawdopodobne, aby był on usuwany na drodze hemodializy.
Zaburzenia czynności wątroby
Badano farmakokinetykę pojedynczej doustnie dawki 150 mg berotralstatu u pacjentów dorosłych z łagodnymi, umiarkowanymi i ciężkimi zaburzeniami czynności wątroby (klasy A, B lub C w skali Childa-Pugha). W porównaniu z pacjentami z prawidłową czynnością wątroby u pacjentów z łagodnymi zaburzeniami czynności wątroby farmakokinetyka berotralstatu nie ulegała zmianie. U pacjentów z umiarkowanymi zaburzeniami czynności wątroby wartość Cmax wzrastała o 77%, a wartość AUC0–∞ o 78%. U pacjentów z ciężkimi zaburzeniami czynności wątroby wartość Cmax wzrastała o 27%, a wartość AUC0–∞ zmniejszała się o 6%. Szacowany wzrost średniej wartości QTcF u pacjentów z umiarkowanymi lub ciężkimi zaburzeniami czynności wątroby wynosił maksymalnie 8,8 ms (dwustronna 90% UB 13,1 ms). Należy unikać stosowania berotralstatu u pacjentów z umiarkowanymi lub ciężkimi zaburzeniami czynności wątroby (klasy B lub C w skali Childa-Pugha).
Pacjenci w podeszłym wieku
Nie badano stosowania berotralstatu u pacjentów w wieku powyżej 75 lat, nie oczekuje się jednak, aby wiek miał wpływ na ekspozycję na berotralstat.
5.3 Przedkliniczne dane o bezpieczeństwie
W nieklinicznych badaniach toksyczności przewlekłej po podaniu wielokrotnym obserwowano występowanie fosfolipidozy (występowanie spienionych, zwakuolizowanych makrofagów) w wątrobie szczurów (pod mikroskopem elektronowym) i podejrzewano jej występowanie w wątrobie, jelicie cienkim, płucach, śledzionie i tkance limfatycznej szczurów oraz małp przy znaczącej klinicznie ekspozycji. Znaczenie kliniczne tej obserwacji jest nieznane.
W 2-letnim (całożyciowym) badaniu na szczurach obserwowano degenerację/nekrozę miocytów mięśni szkieletowych. Ekspozycja u szczurów, stosując dawkę, dla której nie obserwowano działania niepożądanego (ang. no observed adverse effect level, NOAEL), w przypadku tej obserwacji była 4,5-krotnie większa niż ekspozycja osiągana (w oparciu o wartość AUC) przy stosowanej klinicznie dawce 150 mg berotralstatu.
Dane niekliniczne, wynikające z konwencjonalnych badań farmakologicznych dotyczących genotoksyczności, nie ujawniają szczególnego zagrożenia dla człowieka.
Nie obserwowano wzrostu liczby guzów w 6-miesięcznym badaniu na transgenicznych myszach Th rasH2. Ekspozycja w tym badaniu działania rakotwórczego u myszy była 10-krotnie większa niż ekspozycja osiągana (w oparciu o wartość AUC) przy stosowanej klinicznie dawce 150 mg berotralstatu.
W 2-letnim (całożyciowym) badaniu stwierdzono występowanie rzadkich mięsaków podścieliskowych i niezróżnicowanych mięsaków skóry u szczurów, którym podawano berotralstat przy ekspozycji 4,5-krotnie większej niż ekspozycja osiągana (w oparciu o wartość AUC) przy stosowanej klinicznie dawce 150 mg berotralstatu. Obserwacje te są nierozstrzygające, a częstość występowania zmian była nieznacznie większa niż w grupach kontrolnych. Znaczenie kliniczne tej obserwacji jest nieznane.
U szczurów i królików berotralstat przenikał przez barierę krew-łożysko. Przeprowadzono badanie rozwoju zarodkowo-płodowego u ciężarnych samic szczura, którym podawano berotralstat przy ekspozycji 9,7-krotnie większej niż ekspozycja osiągana (w oparciu o wartość AUC) przy stosowanej klinicznie dawce 150 mg berotralstatu. W badaniu nie stwierdzono szkodliwego działania na rozwijający się płód. Nie przeprowadzono drugiego badania rozwoju zarodkowo-płodowego u właściwych gatunków innych niż gryzonie.
Berotralstat wykrywano w osoczu osesków szczurzych w 14. dniu karmienia w ilości odpowiadającej w przybliżeniu 5% stężenia w osoczu matki.
Berotralstat nie miał wpływu na zachowania reprodukcyjne ani na płodność samców i samic szczura, stosując 2,9-krotnie większe dawki (na podstawie wartości mg/m2) od stosowanej klinicznie dawki 150 mg berotralstatu.
W rejestracyjnym badaniu toksykologicznym prowadzonym na młodych samcach i samicach szczurów nie zaobserwowano żadnych nowych wyników. Nie zaobserwowano działań niepożądanych przy dawkach do 50 mg/kg/dobę, przy czym ekspozycja przy AUC0-24 była 5,8 do 6,5 razy większa od zalecanej ekspozycji terapeutycznej u dzieci.
6. DANE FARMACEUTYCZNE
6.1 Wykaz substancji pomocniczych
Rdzeń granulki
Krospowidon (typ A)
Magnezu stearynian
Krzemionka koloidalna bezwodna
Skrobia, wstępnie żelowana
Otoczka granulki
Kopolimer butylowanego metakrylanu, zasadowy (E 1205)
Sodu laurylosiarczan
Krzemionka koloidalna bezwodna
Kwas stearynowy
Talk (E 553b)
Tytanu dwutlenek (E 171)
6.2 Niezgodności farmaceutyczne
Nie dotyczy.
6.3 Okres ważności
2 lata.
6.4 Specjalne środki ostrożności podczas przechowywania
Brak specjalnych zaleceń dotyczących przechowywania produktu leczniczego.
6.5 Rodzaj i zawartość opakowania
Saszetki z laminatu PET/Aluminium/PE
Wielkość opakowania: 28 saszetek (każde opakowanie zawiera 4 portfeliki po 7 saszetek).
6.6 Specjalne środki ostrożności dotyczące usuwania
Wszelkie niewykorzystane resztki produktu leczniczego lub jego odpady należy usunąć zgodnie z lokalnymi przepisami.
7. PODMIOT ODPOWIEDZIALNY POSIADAJĄCY POZWOLENIE NA DOPUSZCZENIE DO OBROTU
Neopharmed Gentili Ireland Limited
Block 4, Harcourt Centre, Harcourt Road, DUBLIN 2, D02HW77 Irlandia
8. NUMERY POZWOLEŃ NA DOPUSZCZENIE DO OBROTU
EU/1/21/1544/003
EU/1/21/1544/004
EU/1/21/1544/005
EU/1/21/1544/006
9. DATA WYDANIA PIERWSZEGO POZWOLENIA NA DOPUSZCZENIE DO OBROTU
I DATA PRZEDŁUŻENIA POZWOLENIA
Data wydania pierwszego pozwolenia na dopuszczenie do obrotu: 30 kwietnia 2021 r. Data ostatniego przedłużenia pozwolenia: 12 lutego 2026 r.
10. DATA ZATWIERDZENIA LUB CZĘŚCIOWEJ ZMIANY TEKSTU
CHARAKTERYSTYKI PRODUKTU LECZNICZEGO
Szczegółowe informacje o tym produkcie leczniczym są dostępne na stronie internetowej Europejskiej Agencji Leków https://www.ema.europa.eu.
Więcej informacji o leku Orladeyo