


Charakterystyka produktu leczniczego - Obizur
1. NAZWA PRODUKTU LECZNICZEGO
OBIZUR 500 j. proszek i rozpuszczalnik do sporządzania roztworu do wstrzykiwań
2. SKŁAD JAKOŚCIOWY I ILOŚCIOWY
Każda fiolka z proszkiem zawiera nominalnie 500 jednostek pozbawionego domeny B antyhemofilowego czynnika VIII (rDNA), o sekwencji wieprzowej, susoktokogu alfa.
OBIZUR po rekonstytucji zawiera około 500 j./ml susoktokogu alfa.
Aktywność czynnika (j.) jest oznaczana za pomocą jednostopniowego testu wykrzepiania (ang. one-stage coagulation assay, OSCA). Aktywność swoista produktu leczniczego OBIZUR wynosi około 10 000 j./mg białka.
Susoktokog alfa [antyhemofilowy czynnik VIII (rDNA), o sekwencji wieprzowej] to oczyszczone białko zbudowane z 1 448 aminokwasów o przybliżonej masie cząsteczkowe 175 kDa.
Jest on wytwarzany w komórkach nerki młodego chomika (ang. baby hamster kidney, BHK) z zastosowaniem technologii rekombinacji DNA. Komórki BHK są hodowane w podłożu, które zawiera płodową surowicę bydlęcą. W procesie wytwarzania nie jest stosowana surowica ludzka oraz produkty białek ludzkich ani żadne dodatkowe materiały pochodzenia zwierzęcego.
Substancje pomocnicze o znanym działaniu
Każda fiolka zawiera 4,6 mg (198 mM) sodu na ml rekonstytuowanego roztworu. Każda fiolka zawiera 0,05 mg polisorbatu 80 na ml rekonstytuowanego roztworu.
Pełny wykaz substancji pomocniczych, patrz punkt 6.1.
3. POSTAĆ FARMACEUTYCZNA
Proszek i rozpuszczalnik do sporządzania roztworu do wstrzykiwań.
Proszek ma kolor biały.
Rozpuszczalnik jest przezroczysty i bezbarwny.
4. SZCZEGÓŁOWE DANE KLINICZNE
4.1 Wskazania do stosowania
Leczenie epizodów krwawień u pacjentów z nabytą hemofilią spowodowaną przez przeciwciała przeciwko czynnikowi VIII.
Produkt leczniczy OBIZUR jest wskazany do stosowania u dorosłych.
4.2 Dawkowanie i sposób podawania
Leczenie produktem leczniczym OBIZUR powinno być prowadzone pod nadzorem lekarza posiadającego doświadczenie w leczeniu hemofilii (patrz punkt 4.4).
Monitorowanie leczenia
Produkt jest przeznaczony wyłącznie do podawania szpitalnego. Wymaga on klinicznego nadzoru stanu krwawienia pacjenta.
Zaleca się, aby w trakcie leczenia wykonywać odpowiednie oznaczenia poziomu czynnika VIII w celu dobrania dawki, jaka ma zostać podana oraz częstości powtarzania wlewów (patrz punkt 4.4). Odpowiedź na leczenie czynnikiem VIII może być zróżnicowana u poszczególnych pacjentów, co przejawia się różnymi okresami półtrwania i poziomami odzysku. Dawka określona na podstawie masy ciała może wymagać skorygowania u pacjentów z niedowagą lub nadwagą.
W szczególności w przypadku poważnych zabiegów chirurgicznych niezbędne jest ścisłe monitorowanie leczenia substytucyjnego za pomocą badań układu krzepnięcia (aktywność czynnika VIII w osoczu).
Gdy w celu określenia aktywności czynnika VIII w próbkach krwi pacjentów stosowany jest jednostopniowy test krzepnięcia in vitro oparty na aktywowanym czasie tromboplastyny (APTT), wówczas na wyniki aktywności czynnika VIII w osoczu w znacznym stopniu może wpływać zarówno typ odczynnika APTT oraz wzorzec użyty w teście. Ponadto według Farmakopei Europejskiej mogą występować znaczne rozbieżności między wynikami uzyskiwanymi w jednostopniowym teście krzepnięcia opartym na APTT, a wynikami uzyskiwanymi metodą chromogeniczną. Jest to szczególnie ważne w przypadku zmiany laboratorium i (lub) odczynników używanych w oznaczeniu.
Dawkowanie
Dawka, częstotliwość i czas trwania terapii produktem leczniczym OBIZUR zależy od umiejscowienia, rozległości i nasilenia epizodu krwawienia, docelowej aktywności czynnika VIII, a także od stanu klinicznego pacjenta.
Liczbę podawanych jednostek czynnika VIII wyraża się w jednostkach (j.), które pochodzą od wewnętrznego wzorca skalibrowanego z aktualnym wzorcem Światowej Organizacji Zdrowia (ang. World Health Organisation, WHO) dla produktów zawierających czynnik VIII. Jedna jednostka (j.) aktywności czynnika VIII jest równoważna zawartości czynnika VIII w jednym ml prawidłowego ludzkiego osocza.
Zalecana dawka początkowa wynosi 200 j. na kilogram masy ciała podawana jako wstrzyknięcie dożylne (patrz punkt 6.6).
Wymagana dawka początkowa produktu leczniczego OBIZUR u pacjenta jest obliczana przy użyciu następującego wzoru:
Dawka początkowa (j./kg) ÷ Moc produktu leczniczego (j./fiolkę) × Masa ciała (kg) = Liczba fiolek
Np. w przypadku pacjenta ważącego 70 kg liczba fiolek dla dawki początkowej zostanie obliczona w następujący sposób:
200 j./kg ÷ 500 j./fiolkę × 70 kg = 28 fiolek
Monitorować aktywność czynnika VIII oraz stan kliniczny 30 minut po pierwszym wstrzyknięciu oraz 3 godziny po podaniu produktu leczniczego OBIZUR.
Monitorować aktywność czynnika VIII bezpośrednio przed oraz 30 minut po kolejnych dawkach, zalecane docelowe minimalne aktywności czynnika VIII — patrz tabela poniżej.
Zalecany jest jednostopniowy test wykrzepiania dla czynnika VIII, ponieważ stosowano go do określania mocy produktu leczniczego OBIZUR oraz średniego współczynnika odzysku (patrz punkty 4.4 i 5.2).
Dawka i częstość podawania powinny opierać się na wynikach aktywności czynnika VIII (utrzymywanej w odpowiednich granicach) oraz osiągniętej odpowiedzi klinicznej.
Jeśli wynik badania na przeciwciała anty-rpFVIII przed rozpoczęciem leczenia jest ujemny, jako początkową dawkę leczniczą można zastosować dawkę mniejszą niż zalecana dawka 200 j./kg mc. Odpowiedź kliniczna powinna być ściśle monitorowana, ponieważ dawkowanie poniżej 200 j./kg mc. wiązało się z brakiem skuteczności (patrz punkt 4.4).
Dane dotyczące skuteczności i bezpieczeństwa stosowania u pacjentów z nabytą hemofilią są ograniczone (patrz punkt 5.1).
Faza początkowa
| Rodzaj krwawienia | Docelowa minimalna aktywność czynnika VIII (jednostki na dl lub % normy) | Dawka początkowa (jednostki na kg) | Dawka kolejna | Częstość i czas trwania kolejnej dawki |
Łagodne do umiarkowanego krwawienie mięśnia powierzchniowego / brak pogorszenia neuronaczyniowego oraz krwawienia stawu | > 50% | 200 | Dostosowywanie kolejnych dawek na podstawie odpowiedzi klinicznej oraz w celu utrzymania docelowej minimalnej aktywności czynnika VIII | Dawki co 4 do 12 godzin, częstość można dostosować na podstawie odpowiedzi klinicznej oraz zmierzonej aktywności czynnika VIII |
Umiarkowane do ciężkiego krwawienie śródmięśniowe, pozaotrzewnowe, żołądkowo-jelitowe, śródczaszkowe | > 80% |
Faza gojenia
Po zmniejszeniu krwawienia, zazwyczaj w ciągu 24 godzin, kontynuować podawanie produktu leczniczego OBIZUR w dawce, która utrzymuje minimalną aktywność czynnika VIII na poziomie 30-40% do momentu kontrolowania krwawienia. Maksymalna aktywność czynnika VIII we krwi nie może przekraczać 200%.
Długość leczenia zależy od osądu klinicznego.
Dzieci i młodzież
Nie określono dotychczas bezpieczeństwa stosowania ani skuteczności produktu leczniczego OBIZUR u dzieci i młodzieży w wieku poniżej 18 lat. Dane nie są dostępne.
Sposób podawania
Podanie dożylne.
Całkowita objętość rekonstytuowanego produktu leczniczego OBIZUR powinna być podawana z szybkością od 1 do 2 ml na minutę.
Instrukcja dotycząca rekonstytucji produktu leczniczego przed podaniem, patrz punkt 6.6.
4.3 Przeciwwskazania
- Nadwrażliwość na substancję czynną, białka chomika lub na którąkolwiek substancję pomocniczą wymienioną w punkcie 6.1.
Wrodzona hemofilia A powikłana obecnością inhibitorów (ang. Congenital Haemophilia A with
Inhibitors, CHAWI) (patrz punkt 5.1).
4.4 Specjalne ostrzeżenia i środki ostrożności dotyczące stosowania
Identyfikowalność
W celu poprawienia identyfikowalności biologicznych produktów leczniczych należy czytelnie zapisać nazwę i numer serii podawanego produktu.
Dawkowanie
Początkowe dawkowanie poniżej zalecanych 200 j./kg mc. było powiązane z brakiem skuteczności (patrz punkt 4.2).
Nadwrażliwość
Podczas stosowania produktu leczniczego OBIZUR mogą wystąpić reakcje nadwrażliwości typu alergicznego. Produkt leczniczy zawiera śladowe ilości białek chomika.
Należy zalecić pacjentom natychmiastowe przerwanie stosowania produktu i kontakt z lekarzem w przypadku wystąpienia objawów nadwrażliwości. Pacjentów należy poinformować o wczesnych objawach reakcji nadwrażliwości, takich jak wysypka, uogólniona pokrzywka, ucisk w klatce piersiowej, świszczący oddech, niedociśnienie tętnicze i anafilaksja.
W przypadku wystąpienia wstrząsu należy wdrożyć standardowe postępowanie przeciwwstrząsowe.
Inhibitory
Przed rozpoczęciem leczenia produktem leczniczym OBIZUR zaleca się wykonanie testu na obecność przeciwciał anty-rpFVIII. Według uznania lekarza, leczenie może zostać rozpoczęte przed otrzymaniem wyniku tego testu. Decyzje dotyczące leczenia mogą być dodatkowo wspierane poprzez monitorowanie poziomów czynnika VIII. Przeciwciała hamujące przeciwko wieprzowemu czynnikowi VIII (zmierzone przy użyciu modyfikacji odmiany Nijmegen testu Bethesda) wykrywano przed i po narażeniu na produkt leczniczy OBIZUR. Brak skuteczności mógł być spowodowany obecnością przeciwciał hamujących przeciwko produktowi leczniczemu OBIZUR. Gdy pacjenci pozytywnie zareagowali na produkt leczniczy OBIZUR, na poziomie wyjściowym rejestrowano miana inhibitora wynoszące do 29 jednostek Bethesda. Zaleca się, aby leczenie opierało się na osądzie klinicznym, a nie na detekcji przeciwciał hamujących za pomocą testu Bethesda.
W przypadku pacjentów leczonych produktem leczniczym OBIZUR zgłaszano również reakcje anamnestyczne charakteryzujące się zwiększeniem stężenia inhibitorów ludzkiego czynnika VIII i (lub) wieprzowego czynnika VIII. Te reakcje anamnestyczne mogą powodować brak skuteczności. Jeśli istnieje podejrzenie obecności przeciwciał hamujących przeciwko produktowi leczniczemu OBIZUR i występuje brak skuteczności, należy rozważyć inne możliwości leczenia. Brak informacji klinicznych na temat rozwoju przeciwciał hamujących przeciwko produktowi leczniczemu OBIZUR po podawaniu powtarzanym. Dlatego produkt leczniczy OBIZUR należy podawać jedynie wówczas, gdy jest to uznawane za klinicznie niezbędne. Rozległa plamica skórna nie musi wymagać leczenia.
Produkt leczniczy OBIZUR jest wytwarzany w komórkach nerki młodego chomika z zastosowaniem technologii rekombinowanego DNA. Po narażeniu na produkt leczniczy OBIZUR nie wykrywano u pacjentów przeciwciał przeciwko białkom komórki nerki młodego chomika.
Zdarzenia sercowo-naczyniowe
U pacjentów z istniejącymi czynnikami ryzyka sercowo-naczyniowego leczenie substytucyjne czynnikiem VIII może zwiększać ryzyko sercowo-naczyniowe.
Zdarzenia zakrzepowo-zatorowe
Wysoka i utrzymująca się aktywność czynnika VIII we krwi może predysponować do epizodów zakrzepowo-zatorowych. Szczególnie narażeni są pacjenci z już istniejącą chorobą sercowo-naczyniową i osoby w podeszłym wieku.
Monitorowanie leczenia
Aktywność czynnika VIII określana za pomocą testu chromogenicznego jest ogólnie niższa niż aktywność czynnika VIII określana na podstawie jednostopniowego testu wykrzepiania. Pomiar aktywności czynnika VIII u każdego pacjenta powinien być zawsze przeprowadzany przy użyciu tej samej metodologii testu. Zalecany jest test jednostopniowy, ponieważ stosowano go do określania mocy produktu leczniczego OBIZUR oraz średniego współczynnika odzysku (patrz punkty 4.2 i 5.2).
Substancje pomocnicze
Zawartość sodu
Ten produkt leczniczy zawiera 4,6 mg sodu na 1 ml rekonstytuowanego roztworu w każdej fiolce co odpowiada 0,23% zalecanej przez WHO maksymalnej 2 g dobowej dawki sodu u osób dorosłych. Na dawkę należy przyjąć wiele fiolek.
Np. w przypadku pacjenta o masie ciała 70 kg, podanie zalecanej dawki 200 j./kg mc. wymagałoby użycia 28 fiolek, co odpowiada 128,8 mg sodu na zabieg. Odpowiada to 6,44% zalecanej przez WHO maksymalnej 2 g dobowej dawki sodu u osób dorosłych.
Zawartość polisorbatu
Ten produkt leczniczy zawiera 0,05 mg polisorbatu 80 w każdej fiolce, co odpowiada 0,05 mg na ml rekonstytuowanego roztworu. Polisorbaty mogą powodować reakcje alergiczne.
4.5 Interakcje z innymi produktami leczniczymi i inne rodzaje interakcji
Nie zgłaszano żadnych interakcji produktu leczniczego OBIZUR z innymi produktami leczniczymi.
4.6 Wpływ na płodność, ciążę i laktację
Nie przeprowadzono badań wpływu produktu leczniczego OBIZUR na reprodukcję u zwierząt. Nie ma dostępnego doświadczenia dotyczącego stosowania produktu leczniczego OBIZUR w okresie ciąży i karmienia piersią. Dlatego też produkt leczniczy OBIZUR należy podawać kobietom w ciąży i w okresie laktacji wyłącznie w przypadku wyraźnych wskazań.
4.7 Wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn
Produkt leczniczy OBIZUR nie ma wpływu lub wywiera nieistotny wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn.
4.8 Działania niepożądane
Podsumowanie profilu bezpieczeństwa
Możliwe są reakcje nadwrażliwości lub reakcje alergiczne (mogące obejmować obrzęk naczynioruchowy, pieczenie i kłucie w miejscu wstrzyknięcia, dreszcze, zaczerwienienie, pokrzywkę uogólnioną, ból głowy, pokrzywkę, niedociśnienie tętnicze, senność, nudności, niepokój, tachykardię, uczucie ucisku w klatce piersiowej, mrowienie, wymioty, świszczący oddech) i mogą ulegać progresji do ciężkiej anafilaksji (łącznie z wstrząsem anafilaktycznym) (patrz punkt 4.4).
U pacjentów z nabytą hemofilią mogą pojawić się przeciwciała hamujące przeciwko wieprzowemu czynnikowi VIII. Występowanie przeciwciał hamujących, w tym reakcji anamnestycznych, może spowodować brak skuteczności.
Tabelaryczny wykaz działań niepożądanych
W poniższej tabeli wymieniono działania niepożądane zgodnie z klasyfikacją układów i narządów i terminami preferowanymi MedDRA. W badaniach klinicznych produktu leczniczego OBIZUR w hemofilii nabytej, pod kątem bezpieczeństwa można było ocenić 29 dorosłych pacjentów. U dziewiętnastu pacjentów na początku badania nie stwierdzono wykrywalnego miana przeciwciał przeciwko wieprzowemu czynnikowi VIII (< 0,6 BU/ml). Spośród 19 pacjentów u dwunastu nie stwierdzono wykrywalnego miana przeciwciał przeciwko wieprzowemu czynnikowi VIII po leczeniu, u pięciu stwierdzono wzrost miana (≥ 0,6 BU/ml), u dwóch pacjentów nie analizowano próbek po leczeniu, a u siedmiu pacjentów wystąpiły reakcje anamnestyczne ze wzrostem o ≥ 10 BU miana przeciwciał hamujących przeciwko ludzkiemu czynnikowi VIII i (lub) rekombinowanemu czynnikowi VIII o sekwencji wieprzowej.
Częstość zdarzeń określano według następującej konwencji: bardzo często (≥ 1/10), często (≥ 1/100 do < 1/10), niezbyt często (≥ 1/1 000 do < 1/100), rzadko (≥ 1/10 000 do < 1/1 000), bardzo rzadko (< 1/10 000), nieznana (częstość nie może być określona na podstawie dostępnych danych).
| Klasyfikacja układów i narządów | Działanie niepożądane | Częstość występowania |
| Zaburzenia układu immunologicznego | Reakcja anamnestyczna | Bardzo często |
| Badania diagnostyczne | Pozytywny wynik testu na obecność przeciwciał hamujących przeciwko wieprzowemu czynnikowi VIII (patrz punkt 4.4) | Często |
Zgłaszanie podejrzewanych działań niepożądanych
Po dopuszczeniu produktu leczniczego do obrotu istotne jest zgłaszanie podejrzewanych działań niepożądanych. Umożliwia to nieprzerwane monitorowanie stosunku korzyści do ryzyka stosowania produktu leczniczego. Osoby należące do fachowego personelu medycznego powinny zgłaszać wszelkie podejrzewane działania niepożądane za pośrednictwem krajowego systemu zgłaszania wymienionego w załączniku V.
4.9 Przedawkowanie
Nie opisano działań dawek produktu leczniczego OBIZUR wyższych niż dawki zalecane.
5. WŁAŚCIWOŚCI FARMAKOLOGICZNE
5.1 Właściwości farmakodynamiczne
Grupa farmakoterapeutyczna: leki przeciwkrwotoczne, czynniki krzepnięcia krwi, kod ATC: B02BD14
Mechanizm działania
OBIZUR to rekombinowany, pozbawiony domeny B, czynnik VIII o sekwencji wieprzowej (susoktokog alfa). Jest to glikoproteina.
Natychmiast po uwolnieniu do krwioobiegu pacjenta, czynnik VIII wiąże się z czynnikiem von Willebranda (vWF). Kompleks czynnika VIII/czynnika von Willebranda składa się z dwóch cząsteczek (czynnik VIII oraz czynnik von Willebranda) o różnych funkcjach fizjologicznych. Aktywowany czynnik VIII działa jako kofaktor dla aktywowanego czynnika IX przyspieszając konwersję czynnika X do aktywowanego czynnika X, co ostatecznie przekształca protrombinę w trombinę. Następnie trombina przekształca fibrynogen w fibrynę i może powstać skrzep.
Nabyta hemofilia to rzadkie zaburzenie krwotoczne, w przypadku którego u pacjentów z prawidłowymi genami czynnika VIII pojawiają się autoprzeciwciała hamujące przeciwko czynnikowi VIII. Te autoprzeciwciała neutralizują krążący czynnik VIII powodując w ten sposób niedobór dostępnego czynnika VIII. Krążące przeciwciała (inhibitory) skierowane przeciwko ludzkiemu czynnikowi VIII mają minimalną reaktywność krzyżową przeciwko produktowi leczniczemu OBIZUR lub jej brak.
Produkt leczniczy OBIZUR tymczasowo zastępuje endogenny czynnik VIII, który jest potrzebny do efektywnej hemostazy.
Skuteczność kliniczna i bezpieczeństwo stosowania
Bezpieczeństwo i skuteczność produktu leczniczego OBIZUR w przypadku leczenia epizodów ciężkiego krwawienia u pacjentów z nabytą hemofilią z autoimmunologicznymi przeciwciałami hamującymi przeciwko ludzkiemu czynnikowi VIII badano w prospektywnym, nierandomizowanym, otwartym badaniu z udziałem 28 pacjentów (18 rasy białej, 6 rasy czarnej i 4 Azjatów). Badanie obejmowało pacjentów, u których występowały zagrażające życiu i (lub) kończynom krwawienia wymagające hospitalizacji.
Zgodnie z oceną głównego badacza, wszystkie początkowe epizody krwawienia pozytywnie odpowiadały na leczenie w ciągu 24 godzin po dawce początkowej. Odpowiedzią pozytywną była taka, przy której krwawienie było zatrzymywane lub ograniczane, z poprawą kliniczną lub aktywnością czynnika VIII powyżej wstępnie określonej wartości docelowej.
Odpowiedź pozytywna była obserwowana u 95% (19/20) pacjentów ocenianych po 8 godzinach oraz u 100% (18/18) ocenianych po 16 godzinach. Oprócz odpowiedzi na leczenie, ogólne powodzenie leczenia także było określane przez badacza na podstawie możliwości odstawienia lub ograniczenia pacjentowi dawki i (lub) zmniejszenia częstości dawkowania produktu leczniczego OBIZUR. Łącznie 24/28 (86%) wykazywało skuteczną kontrolę (ustąpienie) początkowego epizodu krwawienia. Spośród pacjentów leczonych produktem leczniczym OBIZUR jako terapią pierwszego rzutu, definiowaną jak brak stosowania leków przeciwkrwotocznych bezpośrednio przed pierwszym zastosowaniem produktu leczniczego OBIZUR, 16/17 (94%) zgłaszało końcowy sukces leczenia. Jedenastu pacjentów zgłoszono jako otrzymujących leki przeciwkrwotoczne (np. rFVIIa, koncentrat aktywowanego kompleksu protrombiny, kwas traneksamowy) przed pierwszym zastosowaniem produktu leczniczego OBIZUR. Spośród tych 11 pacjentów, ośmiu miało końcowy sukces leczenia (73%).
Mediana dawki podawanej na wstrzyknięcie w celu skutecznego leczenia pierwotnego krwawienia wynosiła 133 j./kg mc., a mediana dawki całkowitej wynosiła 1 523 j./kg mc. dla mediany 6 dni. Mediana liczby codziennych wlewów na pacjenta wynosiła 1,76 (zakres: od 0,2 do 5,6). W początkowym okresie 24 godzin, w badaniu klinicznym stosowano medianę dawki całkowitej 493 j./kg mc. oraz medianę 3 wlewów. Gdy wymagane było leczenie dłuższe niż 24 godziny, w celu kontrolowania epizodu krwawienia stosowano medianę dawki całkowitej 1 050 j./kg mc. z medianą 10,5 wlewu (mediana dawki 100 j./kg mc.).
W badaniu klinicznym produktu OBIZUR w leczeniu hemofilii nabytej 29 dorosłych pacjentów oceniano pod kątem bezpieczeństwa. U dziewiętnastu pacjentów na początku badania nie stwierdzono wykrywalnego miana przeciwciał przeciwko wieprzowemu czynnikowi VIII (< 0,6 BU/ml). Spośród 19 pacjentów u dwunastu nie stwierdzono wykrywalnego miana przeciwciał przeciwko wieprzowemu czynnikowi VIII po leczeniu, u pięciu stwierdzono wzrost miana (≥ 0,6 BU/ml), u dwóch pacjentów nie analizowano próbek po leczeniu, a u siedmiu pacjentów wystąpiły reakcje anamnestyczne ze wzrostem o ≥ 10 BU miana przeciwciał hamujących przeciwko ludzkiemu czynnikowi VIII i (lub) rekombinowanemu czynnikowi VIII o sekwencji wieprzowej.
W badaniu klinicznym produktu OBIZUR u pacjentów z wrodzoną hemofilią A powikłaną obecnością inhibitorów czynnika VIII (CHAWI) poddawanych zabiegom chirurgicznym, reakcje anamnestyczne wystąpiły łącznie u 5 pacjentów spośród 8 dorosłych pacjentów podlegających analizie dotyczącej bezpieczeństwa.
Dzieci i młodzież
Europejska Agencja Leków uchyliła obowiązek dołączania wyników badań produktu leczniczego OBIZUR we wszystkich podgrupach populacji dzieci i młodzieży w leczeniu nabytej hemofilii (stosowanie u dzieci i młodzieży, patrz punkt 4.2).
Ten produkt leczniczy został dopuszczony do obrotu zgodnie z procedurą dopuszczenia w wyjątkowych okolicznościach. Oznacza to, że ze względu na rzadkie występowanie choroby nie było możliwe uzyskanie pełnej informacji dotyczącej tego produktu leczniczego. Europejska Agencja Leków dokona raz do roku przeglądu wszelkich nowych informacji i, w razie konieczności, ChPL zostanie zaktualizowana.
5.2 Właściwości farmakokinetyczne
W tabeli 1 przedstawiono dane farmakokinetyczne uzyskane od 5 pacjentów z nabytą hemofilią bez krwawienia.
| Tabela 1: Indywidualne dane farmakokinetyczne dotyczące aktywności czynnika VIII po podaniu końcowej dawki produktu leczniczego OBIZUR 5 pacjentom z nabytą hemofilią. Pacjenci byli w okresie niewystępowania krwawień. Aktywność czynnika VIII była mierzona za pomocą jednostopniowego testu wykrzepiania. | ||||||||
| Pacjent | Dawka (j.) | Dawka (j./kg mc.) | Wyjściowa aktywność hFVIII (%) | t1/2 (godz.) | Tmax (godz.) | Amax (%) | AUC0-t (%t) | AUC0-∞ (%t) |
| 1 | 5 000 | 76,7 | 89 | 17 | 0,42 | 213 | 3 124 | 4 988 |
| 2 | 2 934 | 30,0 | 18 | 4,6 | 0,42 | 100 | 694 | 712 |
| 3 | 7 540 | 144,2 | 3 | 5,3 | 0,45 | 74 | 473 | 492 |
| 4 | 9 720 | 206,8 | 0 | 1,8 | 0,50 | 53 | 122 | 135 |
| 5 | 10 000 | 133,3 | Bd. | 4,2 | 0,75 | 178 | 1 583 | 1 686 |
Amax = maksymalny obserwowany % aktywności; AUC0-t = pole pod krzywą stężenie-czas od czasu 0 do ostatniego stężenia możliwego do zmierzenia; AUC0-∞ = pole pod krzywą stężenie-czas od czasu 0 ekstrapolowanego do nieskończoności; t1/2 = końcowy okres półtrwania; Tmax = czas obserwowanego maksymalnego % aktywności, Bd. = Brak danych
Średni współczynnik odzysku mierzony za pomocą jednostopniowego testu wykrzepiania po początkowej dawce 200 j./kg mc. wynosił 1,06 ±0,75 j./ml na j./kg mc. (zakres 0,10–2,61).
Chociaż aktywność czynnika VIII określana za pomocą testu chromogenicznego jest ogólnie niższa niż aktywność czynnika VIII określana za pomocą jednostopniowego testu wykrzepiania, aktywności czynnika VIII po wlewie u pacjentów z nabytą hemofilią w badaniu klinicznym OBI-1-301 były wyższe w przypadku oznaczania za pomocą testu chromogenicznego niż w przypadku jednostopniowego testu wykrzepiania (patrz punkt 4.4).
Przeciwciała hamujące przeciwko produktowi leczniczemu OBIZUR oznaczano przy użyciu modyfikacji odmiany Nijmegena testu Bethesda. Trzech pacjentów uwzględnionych w analizie farmakokinetycznej miało wykrywalne wyjściowo miana inhibitora skierowanego przeciwko wieprzowemu czynnikowi VIII [≥ 0,6 jednostki Bethesda (BU)/ml]. Trzech spośród pięciu pacjentów nie miało po leczeniu wykrywalnych mian przeciwciał przeciwko wieprzowemu czynnikowi VIII (< 0,6 BU/ml na podstawie ostatniego zgłoszonego wyniku), dwóch miało wykrywalne miano przeciwciał przeciwko wieprzowemu czynnikowi VIII (≥ 0,6 BU/ml).
Średni okres półtrwania produktu leczniczego OBIZUR u dziewięciu możliwych do ocenienia pacjentów w fazie krwawienia wynosił (około) 10 godzin (przedział od 2,6 do 28,6 godziny).
5.3 Przedkliniczne dane o bezpieczeństwie
Dane niekliniczne, wynikające z konwencjonalnych badań farmakologicznych dotyczących bezpieczeństwa lub badań toksyczności po podaniu wielokrotnym nie ujawniają szczególnego zagrożenia dla człowieka Jednak w badaniach toksyczności po podaniu wielokrotnym, częstość występowania i ciężkość glomerulopatii obserwowanej u małp otrzymujących dożylnie produkt leczniczy OBIZUR w dawkach 75, 225 oraz 750 j./kg mc./dobę miały tendencję do wzrostu w miarę upływu czasu.
Nie prowadzono badań toksyczności reprodukcyjnej produktu leczniczego OBIZUR u zwierząt.
6. DANE FARMACEUTYCZNE
6.1 Wykaz substancji pomocniczych
Proszek
Polisorbat 80 (E433)
Sodu chlorek
Wapnia chlorek dwuwodny (E509)
Sacharoza
Trometamol
Trometamolu chlorowodorek
Sodu cytrynian (E331)
Rozpuszczalnik
Woda do wstrzykiwań
6.2 Niezgodności farmaceutyczne
Nie mieszać tego produktu leczniczego z innymi produktami leczniczymi, ponieważ nie wykonywano badań dotyczących zgodności.
6.3 Okres ważności
3 lata
Rekonstytuowany roztwór należy użyć natychmiast, nie później niż 3 godziny po rekonstytucji.
6.4 Specjalne środki ostrożności przy przechowywaniu
Przechowywać w lodówce (2°C–8°C). Nie zamrażać.
Warunki przechowywania produktu leczniczego po rekonstytucji, patrz punkt 6.3.
6.5 Rodzaj i zawartość opakowania
Jedno opakowanie produktu leczniczego OBIZUR zawiera 1, 5 lub 10 następujących elementów: • fiolki z proszkiem (szkło typu I) z korkiem (guma butylowa z fluoropolimerową powłoką) oraz kapslem;
- ampułko-strzykawki (szkło typu I) z korkiem (guma bromobutylowa z fluoropolimerową powłoką po stronie kontaktowej), osłonką końcówki z gumy bromobutylowej oraz złączem Luer lock;
- przyrząd do przenoszenia roztworu ze zintegrowanym plastikowym kolcem.
Nie wszystkie wielkości opakowań muszą znajdować się w obrocie.
6.6 Specjalne środki ostrożności dotyczące usuwania i przygotowania produktu leczniczego do
stosowania
Po rekonstytucji roztwór jest przezroczysty, bezbarwny, wolny od cząstek stałych i charakteryzuje się wartością pH w zakresie od 6,8 do 7,2. Osmolalność buforu formulacyjnego waha się od 59 do 65 10% mOsm/kg H2O.
Przed podaniem należy sprawdzić, czy rekonstytuowany produkt leczniczy nie zawiera cząstek stałych i czy nie zmienił zabarwienia. Nie wolno podawać roztworów zawierających cząstki stałe lub przebarwienia.
Wszelkie niewykorzystane resztki produktu leczniczego lub jego odpady należy usunąć zgodnie z lokalnymi przepisami.
Przygotowanie
Przed rozpoczęciem rekonstytuowania produktu potrzebne będą:
- wyliczona liczba fiolek z proszkiem;
taka sama liczba ampułko-strzykawek rozpuszczalnika o pojemności 1 ml oraz jałowych
łączników fiolek;
- waciki nasączone alkoholem;
- duża jałowa strzykawka na rekonstytuowany produkt w końcowej objętości.
Poniższe procedury stanowią ogólne wytyczne do przygotowywania i rekonstytuowania produktu leczniczego OBIZUR. Poniższe instrukcje rekonstytuowania należy powtórzyć dla każdej rekonstytuowanej fiolki z proszkiem.
Rekonstytucja
Podczas rekonstytucji należy stosować technikę aseptyczną.
- 1. Ogrzać fiolkę z proszkiem produktu leczniczego OBIZUR oraz ampułko-strzykawkę rozpuszczalnika do temperatury pokojowej.
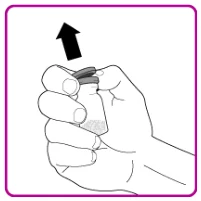
- 2. Zdjąć plastikowy kapsel z fiolki z proszkiem produktu leczniczego OBIZUR (rycina A).
- 3.
Wytrzeć gumowy korek wacikiem nasączonym alkoholem (niedostarczonym w opakowaniu)
i pozwolić mu wyschnąć przed użyciem.
- 4.
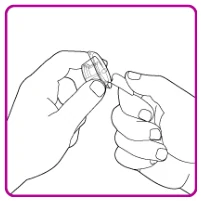
Oderwać pokrywę opakowania łącznika fiolki (rycina B). Nie dotykać złącza Luer lock
(końcówki) pośrodku łącznika fiolki. Nie wyjmować łącznika fiolki z opakowania.
- 5. Umieścić opakowanie łącznika fiolki na czystej powierzchni ze złączem Luer lock skierowanym do góry.
- 6.
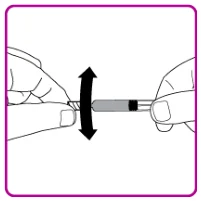
Odłamać końcówkę zabezpieczającą przed otwarciem ampułko-strzykawki rozpuszczalnika
(rycina C).
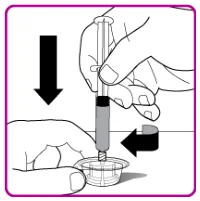
- 7. Trzymając mocno opakowanie łącznika fiolki połączyć ampułko-strzykawkę rozpuszczalnika z łącznikiem fiolki wpychając końcówkę strzykawki do złącza Luer lock pośrodku łącznika fiolki i obracać ją zgodnie z kierunkiem ruchu wskazówek zegara, aż strzykawka będzie zamocowana. Nie dokręcać zbyt mocno (rycina D).
- 8. Zdjąć plastikowe opakowanie (rycina E).
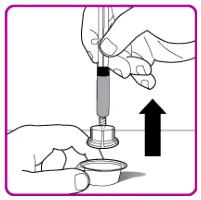
- 9. Umieścić fiolkę z proszkiem produktu leczniczego OBIZUR na czystej, płaskiej i twardej powierzchni. Umieścić łącznik fiolki nad fiolką z proszkiem OBIZUR i mocno wcisnąć kolec filtra łącznika fiolki przez środek gumowego pierścienia fiolki z proszkiem OBIZUR, aż przezroczyste plastikowe wieczko zatrzaśnie się na fiolce (rycina F).
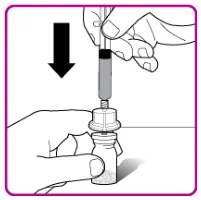
- 10. Wcisnąć tłoczek w dół, aby powoli wstrzyknąć cały rozcieńczalnik ze strzykawki do fiolki z proszkiem OBIZUR.
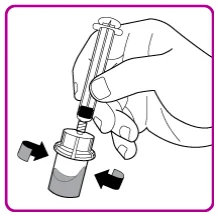
- 11. Delikatnie obracać (ruchem okrężnym) fiolkę z proszkiem OBIZUR bez zdejmowania strzykawki, aż cały proszek zostanie w pełni rozpuszczony/rekonstytuowany (rycina G). Przed podaniem należy wzrokowo ocenić, czy rekonstytuowany roztwór nie zawiera cząstek stałych. Nie stosować w przypadku zauważenia cząstek stałych lub zmiany barwy.
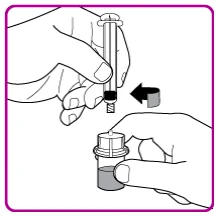
- 12. Przytrzymać jedną ręką fiolkę i łącznik fiolki, a drugą ręką mocno chwycić cylinder ampułko-strzykawki rozpuszczalnika i odkręcić strzykawkę od łącznika fiolki obracając w kierunku przeciwnym do ruchu wskazówek zegara (rycina H).
- 13.
Produkt leczniczy OBIZUR należy zużyć natychmiast lub w ciągu 3 godzin po rekonstytucji, jeżeli był przechowywany w temperaturze pokojowej.
Rycina A Rycina B Rycina C Rycina D
Rycina E Rycina F Rycina G Rycina H
 Podawanie
Wyłącznie do wstrzykiwań dożylnych.
- Przed podaniem należy sprawdzić, czy roztwór rekonstytuowanego produktu leczniczego OBIZUR nie zawiera cząstek stałych i czy nie zmienił zabarwienia. Roztwór powinien być przezroczysty i bezbarwny. Nie podawać w przypadku zauważenia cząstek stałych lub zmiany barwy. • Nie podawać produktu leczniczego OBIZUR w tym samym drenie ani pojemniku z innym produktami leczniczymi do wstrzykiwań.
Stosując technikę aseptyczną, podawać zgodnie z następującą procedurą:
- 1. Po rekonstytucji wszystkich fiolek podłączyć dużą strzykawkę z łącznikiem fiolki delikatnie wpychając końcówkę strzykawki do złącza Luer lock pośrodku łącznika fiolki i obracać ją zgodnie z kierunkiem ruchu wskazówek zegara, aż strzykawka będzie zamocowana.
- 2. Odwrócić fiolkę, wepchnąć powietrze ze strzykawki do fiolki i pobrać rekonstytuowany produkt leczniczy OBIZUR do strzykawki (rycina I).
- 3. Odkręcić w kierunku przeciwnym do ruchu wskazówek zegara dużą strzykawkę od łącznika fiolki i powtarzać ten proces dla wszystkich rekonstytuowanych fiolek produktu leczniczego OBIZUR, aż do osiągnięcia całkowitej objętości do podania.
- 4. Podawać rekonstytuowany produkt leczniczy OBIZUR dożylnie z szybkością od 1 do 2 ml na minutę.
Rycina I 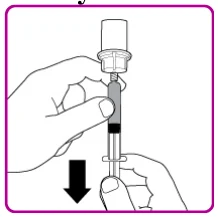
7. PODMIOT ODPOWIEDZIALNY POSIADAJĄCY POZWOLENIE NA DOPUSZCZENIE DO OBROTU
Baxalta Innovations GmbH
Industriestrasse 67
1221 Wiedeń
AUSTRIA
medinfoEMEA@takeda.com
8. NUMERY POZWOLEŃ NA DOPUSZCZENIE DO OBROTU
EU/1/15/1035/001
EU/1/15/1035/002
EU/1/15/1035/003
9. DATA WYDANIA PIERWSZEGO POZWOLENIA NA DOPUSZCZENIE DO OBROTU
I DATA PRZEDŁUŻENIA POZWOLENIA
Data wydania pierwszego pozwolenia na dopuszczenie do obrotu: 11. listopada 2015 r. Data ostatniego przedłużenia pozwolenia: 16. listopada 2020 r.
10. DATA ZATWIERDZENIA LUB CZĘŚCIOWEJ ZMIANY TEKSTU
CHARAKTERYSTYKI PRODUKTU LECZNICZEGO
Szczegółowe informacje o tym produkcie leczniczym są dostępne na stronie internetowej Europejskiej Agencji Leków https://www.ema.europa.eu/.
Więcej informacji o leku Obizur