


Charakterystyka produktu leczniczego - Nplate
Nplate 125 mikrogramów, proszek do sporządzania roztworu do wstrzykiwań Nplate 250 mikrogramów, proszek do sporządzania roztworu do wstrzykiwań Nplate 500 mikrogramów, proszek do sporządzania roztworu do wstrzykiwań
1. NAZWA PRODUKTU LECZNICZEGO
Nplate 125 mikrogramów, proszek do sporządzania roztworu do wstrzykiwań Nplate 250 mikrogramów, proszek do sporządzania roztworu do wstrzykiwań Nplate 500 mikrogramów, proszek do sporządzania roztworu do wstrzykiwań
2. SKŁAD JAKOŚCIOWY I ILOŚCIOWY
Nplate 125 mikrogramów, proszek do sporządzania roztworu do wstrzykiwań
Każda fiolka zawiera 125 mcg romiplostymu. Po rozpuszczeniu otrzymana objętość 0,25 ml roztworu zawiera 125 mcg romiplostymu (500 mcg/ml). Każda fiolka zawiera nadmiar roztworu, tak aby zapewnić podanie 125 mcg romiplostymu.
Nplate 250 mikrogramów, proszek do sporządzania roztworu do wstrzykiwań
Każda fiolka zawiera 250 mcg romiplostymu. Po rozpuszczeniu otrzymana objętość 0,5 ml roztworu zawiera 250 mcg romiplostymu (500 mcg/ml). Każda fiolka zawiera nadmiar roztworu, tak aby zapewnić podanie 250 mcg romiplostymu.
Nplate 500 mikrogramów, proszek do sporządzania roztworu do wstrzykiwań
Każda fiolka zawiera 500 mcg romiplostymu. Po rozpuszczeniu otrzymana objętość 1 ml roztworu zawiera 500 mcg romiplostymu (500 mcg/ml). Każda fiolka zawiera nadmiar roztworu, tak aby zapewnić podanie 500 mcg romiplostymu.
Romiplostym jest produkowany za pomocą technologii rekombinowanego DNA z komórek Escherichia coli (E. coli).
Pełny wykaz substancji pomocniczych, patrz punkt 6.1.
3. POSTAĆ FARMACEUTYCZNA
Proszek do sporządzania roztworu do wstrzykiwań (proszek do sporządzania płynu do wstrzykiwań).
Proszek jest koloru białego.
4. SZCZEGÓŁOWE DANE KLINICZNE
4.1 Wskazania do stosowania
Dorośli:
Nplate jest wskazany do stosowania w leczeniu dorosłych pacjentów z pierwotną małopłytkowością immunologiczną, którzy wykazują niedostateczną odpowiedź na inne sposoby leczenia (np. terapię kortykosteroidami, immunoglobulinami) (patrz punkty 4.2 i 5.1).
Dzieci i młodzież:
Nplate jest wskazany do stosowania w leczeniu dzieci i młodzieży w wieku od pierwszego roku życia z przewlekłą pierwotną małopłytkowością immunologiczną, którzy wykazują niedostateczną odpowiedź na inne sposoby leczenia (np. terapię kortykosteroidami, immunoglobulinami) (patrz punkty 4.2 i 5.1).
4.2 Dawkowanie i sposób podawania
Leczenie powinno być prowadzone pod nadzorem lekarza mającego doświadczenie w leczeniu chorób hematologicznych.
Dawkowanie
Nplate powinien być podawany raz w tygodniu we wstrzyknięciu podskórnym.
Dawka początkowa
Początkowa dawka romiplostymu wynosi 1 mcg/kg mc., z uwzględnieniem aktualnej masy ciała pacjenta na początku leczenia.
Obliczenie dawki
Objętość romiplostymu przeznaczoną do podania oblicza się na podstawie masy ciała, wymaganej dawki oraz stężenia produktu.
Tabela 1. Zasady obliczenia indywidualnej dawki i objętości romiplostymu, którą należy podać pacjentowi
| Dawka indywidualna dla pacjenta (mcg) | Dawka indywidualna dla pacjenta (mcg) = masa ciała (kg) x dawka w mcg/kg mc. Przy obliczaniu dawki początkowej należy zawsze uwzględnić aktualną masę ciała pacjenta na początku leczenia.
|
| Dawka indywidualna dla pacjenta wynosząca ≥ 23 mcg | Rozpuścić liofilizowany produkt w sposób opisany w punkcie 6.6. Stężenie otrzymanego roztworu wynosi 500 mcg/ml. Objętość do podania (ml) = dawka indywidualna (mcg)/500 mcg/ml (zaokrąglić wartość do najbliższej jednej setnej mililitra). |
| Dawka indywidualna dla pacjenta wynosząca < 23 mcg | Aby zapewnić podanie dokładnej dawki, konieczne jest rozcieńczenie produktu. Rozpuścić liofilizowany produkt, a następnie rozcieńczyć roztwór w sposób opisany w punkcie 6.6. Stężenie otrzymanego roztworu wynosi 125 mcg/ml. Objętość do podania (ml) = dawka indywidualna (mcg)/125 mcg/ml (zaokrąglić wartość do najbliższej jednej setnej mililitra). |
Przykład Dawka początkowa dla pacjenta o masie ciała 10 kg wynosi 1 mcg/kg mc.
romiplostymu.
Dawka indywidualna dla pacjenta (mcg) = 10 kg x 1 mcg/kg mc. = 10 mcg
Ponieważ dawka wynosi < 23 mcg, konieczne jest rozcieńczenie produktu, tak aby zapewnić podanie dokładnej dawki. Rozpuścić liofilizowany produkt, a następnie rozcieńczyć roztwór w sposób opisany w punkcie 6.6. Stężenie otrzymanego roztworu wynosi 125 mcg/ml.
Objętość do podania (ml) = 10 mcg/125 mcg/ml = 0,08 ml
Dostosowanie dawki
Do obliczenia dawki należy wziąć pod uwagę aktualną masę ciała pacjenta na początku leczenia. Cotygodniową dawkę romiplostymu należy następnie dostosowywać przez zwiększanie jej o 1 mcg/kg mc. do czasu, gdy u pacjenta osiągnie się liczbę płytek krwi wynoszącą ≥ 50 x 109/l. Liczba płytek krwi powinna być oznaczana co tydzień, do czasu uzyskania stabilnej liczby płytek krwi (liczba płytek ≥ 50 x 109/l utrzymująca się przez okres co najmniej 4 tygodni bez dostosowywania dawki). Następnie oznaczenie liczby płytek krwi należy przeprowadzać raz w miesiącu i odpowiednio dostosowywać dawkę na podstawie tabeli dostosowania dawki (tabela 2) w celu utrzymania liczby płytek krwi w zalecanym zakresie. Zasady dostosowania i kontrolowania dawki zamieszczono poniżej w tabeli 2. Maksymalna dawka podawana raz w tygodniu nie powinna być większa niż 10 mcg/kg mc.
Tabela 2. Zasady dostosowania dawki na podstawie liczby płytek krwi
| Liczba płytek krwi (x 109/l) | Działanie |
| < 50 | Zwiększyć cotygodniową dawkę o 1 mcg/kg mc. |
| > 150 w ciągu dwóch kolejnych tygodni | Zmniejszyć cotygodniową dawkę o 1 mcg/kg mc. |
| > 250 | Nie podawać produktu, kontynuować oznaczanie liczby płytek krwi raz w tygodniu. Po zmniejszeniu liczby płytek krwi do wartości < 150 x 109/l, wznowić podawanie raz w tygodniu w dawce zmniejszonej o 1 mcg/kg mc. |
Z uwagi na zmienność osobniczą w reakcji płytek krwi na leczenie, u niektórych pacjentów po zmniejszeniu dawki produktu lub przerwaniu leczenia może dojść do nagłego spadku liczby płytek krwi poniżej wartości 50 x 109/l. W takich przypadkach, o ile jest to uzasadnione klinicznie, można rozważyć przyjęcie większych wartości granicznych dla liczby płytek krwi, przy których zmniejsza się dawkę (200 x 109/l) lub przerywa leczenie (400 x 109/l) według oceny lekarza.
Utrata odpowiedzi lub niepowodzenie w utrzymaniu odpowiedzi płytkowej za pomocą zalecanych dawek romiplostymu powinno skłaniać do poszukiwania przyczyn (patrz punkt 4.4, Utrata odpowiedzi na romiplostym).
Przerwanie stosowania produktu leczniczego
Leczenie romiplostymem należy przerwać, jeśli po czterech tygodniach jego podawania w największej tygodniowej dawce 10 mcg/kg mc. liczba płytek krwi nie zwiększy się do dostatecznie wysokiego poziomu, który pozwala uniknąć klinicznie istotnego krwawienia.
Okresowo należy wykonywać ocenę stanu klinicznego pacjentów, a o kontynuacji leczenia powinien decydować indywidualnie w każdym przypadku lekarz prowadzący. U pacjentów, u których nie wykonano splenektomii powinno to obejmować ocenę w kontekście splenektomii. Istnieje prawdopodobieństwo, że po przerwaniu leczenia nastąpi nawrót małopłytkowości (patrz punkt 4.4).
Pacjenci w podeszłym wieku (≥ 65 lat)
Nie zaobserwowano żadnych ogólnych różnic w bezpieczeństwie czy też skuteczności stosowania produktu u pacjentów w wieku < 65 oraz ≥ 65 lat (patrz punkt 5.1). Chociaż w oparciu o dostępne dane nie ma konieczności dostosowywania sposobu dawkowania u pacjentów w podeszłym wieku, zaleca się zachowanie ostrożności z tego powodu, że do badań klinicznych włączono dotychczas niewielu pacjentów z tej grupy wiekowej.
Dzieci i młodzież
Nie określono bezpieczeństwa stosowania ani skuteczności romiplostymu u dzieci w wieku poniżej pierwszego roku życia.
Pacjenci z zaburzeniami czynności wątroby
Romiplostymu nie należy stosować u pacjentów z zaburzeniami czynności wątroby w stopniu od umiarkowanego do ciężkiego (wynik ≥ 7 w skali Child-Pugh), chyba, że przewidywane korzyści przewyższają możliwe ryzyko wystąpienia zakrzepicy żyły wrotnej u pacjentów z trombocytopenią w przebiegu niewydolności wątroby leczonych agonistami trombopoetyny (TPO) (patrz punkt 4.4).
Jeśli zastosowanie romiplostymu jest konieczne, należy ściśle kontrolować liczbę płytek krwi, aby zminimalizować ryzyko wystąpienia powikłań zakrzepowo-zatorowych.
Pacjenci z zaburzeniami czynności nerek
W tych populacjach pacjentów nie przeprowadzono żadnych oficjalnych badań klinicznych. Należy zachować ostrożność stosując Nplate u tych pacjentów.
Sposób podawania
Do podania podskórnego.
Po rozpuszczeniu proszku Nplate w postaci roztworu do wstrzykiwań należy podawać podskórnie. Wstrzykiwana objętość może być bardzo mała. W trakcie przygotowania produktu Nplate należy zachować ostrożność przy obliczaniu dawki i rekonstytucji produktu w odpowiedniej ilości jałowej wody do wstrzykiwań. Jeśli obliczona indywidualna dawka jest mniejsza niż 23 mcg, konieczne jest rozcieńczenie produktu z użyciem niezawierającego środków konserwujących, jałowego roztworu chlorku sodu (9 mg/ml; 0,9%) do wstrzykiwań, tak aby zapewnić podanie dokładnej dawki (patrz punkt 6.6). Należy zwrócić szczególną uwagę na to, aby z fiolki pobrać właściwą objętość roztworu produktu Nplate do podania podskórnego – należy używać strzykawki z podziałką 0,01 ml.
Niedozwolone jest samodzielne stosowanie produktu Nplate przez dzieci i młodzież.
Instrukcja dotycząca rekonstytucji produktu leczniczego przed podaniem, patrz punkt 6.6.
4.3 Przeciwwskazania
Nadwrażliwość na substancję czynną lub na którąkolwiek substancję pomocniczą wymienioną w punkcie 6.1, lub na białka pochodzące z E. coli.
4.4 Specjalne ostrzeżenia i środki ostrożności dotyczące stosowania
Identyfikowalność
W celu poprawienia identyfikowalności biologicznych produktów leczniczych należy czytelnie zapisać nazwę i numer serii podawanego produktu.
Nawrót małopłytkowości i krwawienie po odstawieniu produktu leczniczego
Istnieje ryzyko nawrotu małopłytkowości po zaprzestaniu leczenia romiplostymem. Istnieje zwiększone ryzyko wystąpienia krwawienia w razie przerwania stosowania romiplostymu w trakcie przyjmowania środków przeciwkrzepliwych lub przeciwpłytkowych. Pacjentów należy dokładnie obserwować, czy występuje u nich zmniejszenie liczby płytek krwi, a także powinni oni być leczeni zachowawczo, aby zapobiec wystąpieniu krwawienia po zakończeniu leczenia romiplostymem. Zaleca się, aby w razie przerwania stosowania romiplostymu, rozpocząć leczenie w kierunku pierwotnej małopłytkowości immunologicznej zgodnie z aktualnie obowiązującymi zaleceniami dotyczącymi leczenia. Dodatkowe leczenie zachowawcze może obejmować odstawienie leków przeciwkrzepliwych i (lub) przeciwpłytkowych, odwrócenie działania antykoagulacyjnego lub przetoczenie koncentratu płytek krwi.
Zwiększenie ilości włókien retykulinowych w szpiku kostnym
Uważa się, że zwiększenie ilości włókien retykulinowych w szpiku kostnym jest wynikiem stymulowania receptora trombopoetyny, prowadzącego do zwiększenia liczby megakariocytów w szpiku kostnym, które następnie mogą wydzielać cytokiny. O zwiększeniu ilości włókien retykulinowych mogą świadczyć zmiany morfologiczne w komórkach krwi obwodowej. Zwiększenie ilości włókien retykulinowych można stwierdzić za pomocą trepanobiopsji szpiku kostnego. W związku z powyższym zaleca się, aby przed rozpoczęciem oraz w trakcie leczenia romiplostymem wykonywać badania obejmujące rozmaz i pełną morfologię krwi w celu wykrycia nieprawidłowości morfologicznych dotyczących komórek. W celu uzyskania informacji odnośnie obserwowanego zwiększenia ilości włókien retykulinowych w badaniach klinicznych z romiplostymem, patrz punkt 4.8.
W razie zauważenia u pacjentów utraty skuteczności leczenia oraz stwierdzenia nieprawidłowych wyników rozmazu krwi obwodowej należy przerwać leczenie romiplostymem i wykonać badanie fizykalne, a także rozważyć przeprowadzenie trepanobiopsji szpiku kostnego z zastosowaniem odpowiedniego barwienia do oznaczenia retykuliny. Jeśli dostępne są wyniki poprzedniej trepanobiopsji szpiku kostnego, należy dokonać porównania wyników obu biopsji. Jeśli u pacjenta utrzymuje się skuteczność leczenia, ale wyniki rozmazu krwi obwodowej wykazują nieprawidłowości, lekarz powinien postępować zgodnie z odpowiednim osądem klinicznym, w tym rozważyć wykonanie trepanobiopsji szpiku kostnego. Ponadto należy ponownie ocenić stosunek ryzyko-korzyść związany ze stosowaniem romiplostymu oraz inne możliwości leczenia pierwotnej małopłytkowości immunologicznej.
Powikłania zakrzepowe i zakrzepowo-zatorowe
Podczas stosowania romiplostymu w grupie pacjentów z pierwotną małopłytkowością immunologiczną obserwowano zdarzenia zakrzepowe i zakrzepowo-zatorowe, w tym zakrzepicę żył głębokich, zatorowość płucną i zawał mięśnia sercowego. Zdarzenia te występowały niezależnie od liczby płytek krwi (patrz punkt 4.8). Obserwowana w badaniach klinicznych częstość występowania zdarzeń zakrzepowych i zakrzepowo-zatorowych wyniosła 6,0% w przypadku romiplostymu i 3,6% w przypadku placebo. Należy zachować ostrożność podając romiplostym pacjentom ze znanymi czynnikami ryzyka powikłań zakrzepowo-zatorowych, w tym m.in. z dziedzicznymi (np. czynnik V Leiden) lub nabytymi czynnikami ryzyka (np. niedobór AT III, zespół antyfosfolipidowy), pacjentom w zaawansowanym wieku, pacjentom długotrwale unieruchomionym, pacjentom z nowotworami złośliwymi, osobom stosującym środki antykoncepcyjne i hormonalną terapię zastępczą, pacjentom po operacji chirurgicznej i (lub) urazie, pacjentom otyłym i palącym. Zaleca się kontrolę pacjentów pod kątem objawów przedmiotowych i podmiotowych zdarzeń zakrzepowych i zakrzepowo-zatorowych oraz niezwłoczne leczenie zgodnie z wytycznymi obowiązującymi w placówce i standardową praktyką medyczną.
U pacjentów z przewlekłymi chorobami wątroby otrzymujących romiplostym zgłaszano przypadki zdarzeń zakrzepowo-zatorowych, w tym zakrzepicy żyły wrotnej. W tych populacjach pacjentów romiplostym należy stosować z zachowaniem ostrożności. Należy postępować zgodnie ze wskazówkami dotyczącymi dostosowywania dawki (patrz punkt 4.2).
Błędy medyczne
U pacjentów otrzymujących Nplate zgłaszano błędy medyczne, w tym przedawkowanie i zastosowanie niewystarczającej dawki leku. Należy postępować zgodnie z zasadami dotyczącymi obliczania i dostosowania dawki. U dzieci i młodzieży w niektórych przypadkach dokładne dawkowanie produktu jest uzależnione od dodatkowego etapu w procedurze rozcieńczenia roztworu po rozpuszczeniu, co może zwiększać ryzyko błędów medycznych (patrz punkt 4.2).
Przedawkowanie może powodować nadmierne zwiększenie liczby płytek krwi, które wiąże się z powikłaniami zakrzepowymi i zakrzepowo-zatorowymi. Jeżeli liczba płytek krwi zwiększy się znacząco, należy przerwać stosowanie produktu Nplate i kontrolować liczbę płytek. Ponowne leczenie produktem Nplate należy wprowadzić zgodnie z zaleceniami dotyczącymi dawkowania i podawania. Zastosowanie niewystarczającej dawki leku może powodować mniejszą niż przewidywana liczbę płytek krwi i możliwość wystąpienia krwawienia. U pacjentów otrzymujących Nplate należy kontrolować liczbę płytek krwi (patrz punkty 4.2, 4.4 i 4.9).
Progresja istniejących zespołów mielodysplastycznych (ang. myelodysplastic syndromes, MDS)
Pozytywny stosunek korzyści do ryzyka dla romiplostymu wykazano wyłącznie w leczeniu małopłytkowości związanej z pierwotną małopłytkowością immunologiczną (patrz punkt 4.1); nie wolno go stosować w innych przypadkach klinicznych związanych z małopłytkowością.
Rozpoznanie pierwotnej małopłytkowości immunologicznej u pacjentów dorosłych i w podeszłym wieku należy potwierdzić poprzez wykluczenie innych jednostek chorobowych objawiających się małopłytkowością, w szczególności należy wykluczyć obecność zespołów mielodysplastycznych (ang. myelodysplastic syndromes, MDS). U pacjentów, u których obserwuje się objawy ogólnoustrojowe lub nieprawidłowe objawy przedmiotowe, takie jak zwiększona liczba obwodowych komórek blastycznych, należy wykonać biopsję i pobrać szpik w czasie trwania choroby i leczenia.
W badaniach klinicznych z udziałem osób dorosłych obejmujących leczenie romiplostymem u pacjentów z MDS obserwowano przypadki przemijającego zwiększenia liczby komórek blastycznych oraz zgłaszano przypadki progresji MDS do ostrej białaczki szpikowej (ang. acute myeloid leukaemia, AML). W randomizowanym badaniu kontrolowanym placebo, u pacjentów z MDS leczenie romiplostymem zakończono przedwcześnie ze względu na zbyt dużą liczbę przypadków progresji MDS do AML i zwiększenie liczby obwodowych komórek blastycznych o więcej niż 10% u pacjentów otrzymujących romiplostym. Wśród zgłoszeń dotyczących progresji MDS do AML zaobserwowano większe prawdopodobieństwo wystąpienia progresji u pacjentów z MDS zaklasyfikowanymi początkowo jako RAEB-1 niż u pacjentów z MDS o mniejszym ryzyku.
Nie wolno stosować romiplostymu w leczeniu małopłytkowości spowodowanej MDS ani żadną przyczyną inną niż pierwotna małopłytkowość immunologiczna, z wyjątkiem badań klinicznych.
Utrata odpowiedzi na romiplostym
Utrata odpowiedzi lub niepowodzenie w utrzymaniu odpowiedzi płytkowej za pomocą romiplostymu w dawce mieszczącej się w zalecanym zakresie powinno skłaniać do poszukiwania przyczyn, w tym immunogenności (patrz punkt 4.8) oraz zwiększonej ilości włókien retykulinowych w szpiku kostnym (powyżej).
Wpływ romiplostymu na czerwone i białe krwinki
Zmiany w liczbie czerwonych (zmniejszenie) i białych (zwiększenie) krwinek zaobserwowano w nieklinicznych badaniach toksykologicznych wykonanych na szczurach i małpach, a także u pacjentów z pierwotną małopłytkowością immunologiczną. Jednocześnie u pacjentów może wystąpić niedokrwistość i leukocytoza (w ciągu 4 tygodni), niezależnie od statusu wykonania splenektomii, jednakże nieprawidłowości te obserwowano częściej u pacjentów po przebytej splenektomii. Należy rozważyć kontrolowanie tych parametrów u pacjentów leczonych romiplostymem.
4.5 Interakcje z innymi produktami leczniczymi i inne rodzaje interakcji
Nie przeprowadzono badań dotyczących interakcji. Potencjalne interakcje romiplostymu z innymi, jednocześnie podawanymi produktami leczniczymi spowodowane wiązaniem z białkami pozostają nieznane.
Produkty lecznicze stosowane w badaniach klinicznych w leczeniu pierwotnej małopłytkowości immunologicznej w skojarzeniu z romiplostymem obejmowały: kortykosteroidy, danazol i (lub) azatioprynę, dożylne immunoglobuliny (IVIG) oraz immunoglobuliny anty-D. W trakcie leczenia romiplostymem w skojarzeniu z innymi produktami leczniczymi stosowanymi w pierwotnej małopłytkowości immunologicznej należy kontrolować liczbę płytek krwi, aby nie dopuścić do jej wykroczenia poza zalecany zakres wartości (patrz punkt 4.2).
W trakcie leczenia skojarzonego z romiplostymem można zmniejszyć lub przerwać stosowanie kortykosteroidów, danazolu oraz azatiopryny (patrz punkt 5.1). Aby uniknąć zmniejszenia liczby płytek krwi poniżej zalecanej normy, ich liczba powinna być kontrolowana podczas zmniejszania dawek lub po zaprzestaniu podawania innych leków stosowanych w leczeniu pierwotnej małopłytkowości immunologicznej (patrz punkt 4.2).
4.6 Wpływ na płodność, ciążę i laktację
Ciąża
Brak danych lub istnieją tylko ograniczone dane dotyczące stosowania romiplostymu u kobiet w ciąży.
Badania na zwierzętach wykazały, że romiplostym przechodził przez łożysko oraz zwiększał liczbę płytek krwi w krwi płodowej. W badaniach na zwierzętach występowały również poimplantacyjna utrata płodu oraz niewielki wzrost śmiertelności okołoporodowej młodych (patrz punkt 5.3).
Nie zaleca się stosowania romiplostymu w okresie ciąży oraz u kobiet w wieku rozrodczym niestosujących skutecznej antykoncepcji.
Karmienie piersią
Nie wiadomo, czy romiplostym i (lub) metabolity przenikają do mleka kobiecego. Nie można wykluczyć zagrożenia dla noworodków i niemowląt. Decyzję o tym czy przerwać karmienie piersią lub przerwać (wstrzymać) podawanie romiplostymu należy podjąć po wzięciu pod uwagę korzyści płynących dla dziecka z karmienia piersią oraz korzyści dla kobiety z leczenia romiplostymem.
Płodność
Brak danych dotyczących płodności.
4.7 Wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn
Nplate wywiera umiarkowany wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn. W badaniach klinicznych, u niektórych pacjentów występowały łagodne do umiarkowanych przejściowe zawroty głowy.
4.8 Działania niepożądane
Podsumowanie profilu bezpieczeństwa stosowania
Na podstawie analizy danych pochodzących od wszystkich dorosłych pacjentów z pierwotną małopłytkowością immunologiczną otrzymujących romiplostym w 4 kontrolowanych i 5 niekontrolowanych badaniach klinicznych stwierdzono, że całkowity odsetek pacjentów z działaniami niepożądanymi leczonych romiplostymem wyniósł 91,5% (248/271). Średni czas ekspozycji na romiplostym w populacji objętej badaniami wyniósł 50 tygodni.
Najcięższymi działaniami niepożądanymi, które mogą wystąpić w trakcie leczenia produktem Nplate są: nawrót małopłytkowości i krwawienia po przerwaniu leczenia, zwiększenie liczby włókien retykulinowych, powikłania zakrzepowe i zakrzepowo-zatorowe, błędy medyczne i progresja istniejących MDS do AML. Najczęściej obserwowanymi działaniami niepożądanymi były reakcje nadwrażliwości (w tym wysypka, pokrzywka i obrzęk naczynioruchowy) i ból głowy.
Tabelaryczne zestawienie działań niepożądanych
Częstość występowania została opisana w następujący sposób: bardzo często (≥1/10), często (≥1/100 do <1/10), niezbyt często (≥1/1 000 do <1/100), rzadko (≥1/10 000 do <1/1 000), bardzo rzadko (<1/10 000) i nieznana (częstość nie może być określona na podstawie dostępnych danych). W obrębie każdej klasy układów i narządów MedDRA oraz grupy określającej częstość występowania, działania niepożądane są wymienione zgodnie ze zmniejszającą się częstością występowania.
Klasyfikacja układów i narządów wg MedDRA | Bardzo często | Często | Niezbyt często |
| Zakażenia i zarażenia pasożytnicze | Zakażenie górnych dróg oddechowych Zapalenie błon śluzowych nosa*** | Zapalenie żołądka i jelit Zapalenie gardła*** Zapalenie spojówek*** Infekcje uszu*** Zapalenie zatok***/**** Zapalenie oskrzeli**** | Grypa Zakażenie umiejscowione Zapalenie jamy nosowo-gardłowej |
Nowotwory łagodne, złośliwe i nieokreślone (w tym torbiele i polipy) | Szpiczak mnogi Zwłóknienie szpiku |
Klasyfikacja układów i narządów wg MedDRA | Bardzo często | Często | Niezbyt często |
| Zaburzenia krwi i układu chłonnego | Zaburzenia dotyczące szpiku kostnego* Małopłytkowość* Niedokrwistość | Niedokrwistość aplastyczna Niewydolność szpiku kostnego Leukocytoza Splenomegalia Nadpłytkowość Zwiększenie liczby płytek krwi Nieprawidłowa liczba płytek krwi | |
| Zaburzenia układu immunologicznego | Nadwrażliwość** | Obrzęk naczynioruchowy | |
| Zaburzenia metabolizmu i odżywiania | Nietolerancja alkoholu Brak łaknienia Zmniejszony apetyt Odwodnienie Dna | ||
| Zaburzenia psychiczne | Bezsenność | Depresja Nieprawidłowe marzenia senne | |
| Zaburzenia układu nerwowego | Ból głowy | Zawroty głowy Migrena Parestezje | Klonus Zaburzenia smaku Niedoczulica Zmniejszone odczuwanie bodźców smakowych Neuropatia obwodowa Zakrzepica zatoki poprzecznej |
| Zaburzenia oka | Krwotok spojówkowy Zaburzenia akomodacji Ślepota Zaburzenia dotyczące oka Świąd oka Nasilenie łzawienia Obrzęk tarczy nerwu wzrokowego Zaburzenia widzenia | ||
| Zaburzenia ucha i błędnika | Zawroty głowy | ||
| Zaburzenia serca | Kołatanie serca | Zawał mięśnia sercowego Zwiększona częstość akcji serca |
Klasyfikacja układów i narządów wg MedDRA | Bardzo często | Często | Niezbyt często |
| Zaburzenia naczyniowe | Nagłe zaczerwienienie (Uderzenia gorąca) Zakrzepica żył głębokich | Niedociśnienie tętnicze Zatorowość naczyń obwodowych Niedokrwienie naczyń obwodowych Zapalenie żył Zakrzepowe zapalenie żył powierzchownych Zakrzepica Erytromelalgia | |
| Zaburzenia układu oddechowego, klatki piersiowej i śródpiersia | Ból jamy ustnej i gardła*** | Zatorowość płucna* | Kaszel Wyciek wodnisty z nosa Suchość błony śluzowej gardła Duszność Przekrwienie błony śluzowej nosa Ból podczas oddychania |
| Zaburzenia żołądka i jelit | Ból w nadbrzuszu*** | Nudności Biegunka Ból brzucha Zaparcia Niestrawność | Wymioty Krwotok z odbytnicy Przykry zapach z ust Dysfagia Refluks żołądkowo-przełykowy Obecność świeżej krwi w kale Krwotok z jamy ustnej Uczucie dyskomfortu w żołądku Zapalenie błony śluzowej jamy ustnej Przebarwienia zębów |
| Zaburzenia wątroby i dróg żółciowych | Zakrzepica żyły wrotnej Zwiększenie aktywności aminotransferaz |
Klasyfikacja układów i narządów wg MedDRA | Bardzo często | Często | Niezbyt często |
| Zaburzenia skóry i tkanki podskórnej | Świąd Wybroczyny Wysypka | Łysienie Reakcja nadwrażliwości na światło Trądzik Kontaktowe zapalenie skóry Sucha skóra Egzema Rumień Wysypka złuszczająca Nieprawidłowy porost włosów Świerzbiączka Plamica Wysypka grudkowata Wysypka swędząca Guzki skórne Nieprawidłowy zapach skóry Pokrzywka | |
Zaburzenia mięśniowo-szkieletowe i tkanki łącznej | Bóle stawów Bóle mięśni Skurcze mięśni Bóle kończyn Bóle pleców Bóle kości | Sztywność mięśni Osłabienie mięśni Ból barku Drżenie mięśni | |
| Zaburzenia nerek i dróg moczowych | Obecność białka w moczu | ||
| Zaburzenia układu rozrodczego i piersi | Krwawienie z pochwy | ||
| Zaburzenia ogólne i stany w miejscu podania | Uczucie zmęczenia Obrzęk obwodowy Objawy grypopodobne Ból Osłabienie Gorączka Dreszcze Reakcja w miejscu podania Obrzęki obwodowe*** | Krwotok w miejscu podania Ból w klatce piersiowej Drażliwość Złe samopoczucie Obrzęk twarzy Uczucie gorąca Uczucie podenerwowania |
Klasyfikacja układów i narządów wg MedDRA | Bardzo często | Często | Niezbyt często |
| Badania diagnostyczne | Zwiększenie ciśnienia krwi Zwiększenie aktywności dehydrogenazy mleczanowej we krwi Zwiększenie temperatury ciała Zmniejszenie masy ciała Zwiększenie masy ciała | ||
| Urazy, zatrucia i powikłania po zabiegach | Stłuczenie |
* patrz punkt 4.4.
** Reakcje nadwrażliwości, w tym przypadki wysypki, pokrzywki i obrzęku naczynioruchowego. *** Dodatkowe działania niepożądane odnotowane w badaniach z udziałem dzieci i młodzieży. **** Dodatkowe działania niepożądane odnotowane u dorosłych pacjentów z pierwotną małopłytkowością immunologiczną utrzymującą się do 12 miesięcy.
Dorośli pacjenci z pierwotną małopłytkowością immunologiczną utrzymującą się do 12 miesięcy.
Profil bezpieczeństwa romiplostymu był podobny u dorosłych pacjentów, niezależnie od czasu utrzymywania się pierwotnej małopłytkowości immunologicznej. W szczególności w zintegrowanej analizie pierwotnej małopłytkowości immunologicznej utrzymującej się ≤ 12 miesięcy (n = 311) uwzględniono biorących udział w 9 badaniach klinicznych 277 dorosłych pacjentów z pierwotną małopłytkowością immunologiczną utrzymującą się ≤ 12 miesięcy, którzy otrzymali co najmniej jedną dawkę romiplostymu (patrz również punkt 5.1). Zintegrowana analiza wykazała występowanie następujących działań niepożądanych (częstość występowania co najmniej 5% i o co najmniej 5% większa w przypadku Nplate w porównaniu z placebo lub leczeniem standardowym) u przyjmujących romiplostym pacjentów z pierwotną małopłytkowością immunologiczną utrzymującą się do 12 miesięcy, ale które nie były obserwowane u dorosłych pacjentów z pierwotną małopłytkowością immunologiczną utrzymującą się > 12 miesięcy: zapalenie oskrzeli, zapalenie zatok [zgłaszane często (≥ 1/100 do < 1/10)].
Dzieci i młodzież
W badaniach klinicznych z udziałem dzieci i młodzieży, 282 pacjentów z pierwotną małopłytkowością immunologiczną leczono romiplostymem, w ramach 2 badań kontrolowanych oraz 3 badań bez grupy kontrolnej. Mediana czasu trwania ekspozycji wynosiła 65,4 tygodnia. Ogólny profil bezpieczeństwa był zbliżony do profilu obserwowanego u osób dorosłych.
Informacje na temat działań niepożądanych u dzieci i młodzieży pochodzą z każdego zestawienia danych dotyczących bezpieczeństwa z uwzględnieniem randomizacji (2 kontrolowane badania kliniczne) oraz z całościowego zestawienia danych dotyczących bezpieczeństwa (2 kontrolowane badania kliniczne i 3 badania kliniczne bez grupy kontrolnej) w przypadku dzieci i młodzieży z pierwotną małopłytkowością immunologiczną. Częstość występowania była o co najmniej 5% większa w grupie leczonej romiplostymem w porównaniu z grupą otrzymującą placebo, a wśród pacjentów leczonych romiplostymem wynosiła co najmniej 5%.
Do najczęściej występujących działań niepożądanych u dzieci i młodzieży w wieku od pierwszego roku życia, chorujących na pierwotną małopłytkowość immunologiczną należały: zakażenie górnych dróg oddechowych, zapalenie błony śluzowej nosa, kaszel, ból jamy ustnej i gardła, ból w nadbrzuszu, biegunka, wysypka, gorączka, wylew podskórny (zgłaszane bardzo często, u ≥ 1/10 pacjentów), a także zapalenie gardła, zapalenie spojówek, infekcje uszu, zapalenie żołądka i jelit, zapalenie zatok, plamica oraz obrzęk związany z pokrzywką i obrzęk obwodowy (zgłaszane często, u ≥ 1/100 do < 1/10 pacjentów).
W badaniach z udziałem dzieci i młodzieży ból jamy ustnej i gardła, ból w nadbrzuszu, zapalenie błony śluzowej nosa, zapalenie gardła, zapalenie spojówek, infekcje uszu, zapalenie zatok oraz obrzęk obwodowy stanowiły dodatkowe działania niepożądane w porównaniu z działaniami niepożądanymi odnotowanymi u osób dorosłych.
Niektóre z działań niepożądanych obserwowanych u osób dorosłych występowały częściej u dzieci i młodzieży, np. kaszel, biegunka, wysypka, gorączka i wylew podskórny (zgłaszane bardzo często, u ≥ 1/10 pacjentów) oraz plamica i pokrzywka (zgłaszane często, u ≥ 1/100 do < 1/10 pacjentów).
Omówienie wybranych działań niepożądanych
Ponadto działania przedstawione poniżej zostały uznane za związane z leczeniem romiplostymem.
Epizody krwawienia
W całym programie badań klinicznych związanych z pierwotną małopłytkowością immunologiczną u osób dorosłych obserwowano odwrotną zależność pomiędzy epizodami krwawienia i liczbą płytek krwi. Wszystkie klinicznie istotne (≥ 3. stopnia) epizody krwawienia wystąpiły przy liczbie płytek krwi wynoszącej < 30 x 109/l. Wszystkie epizody krwawienia ≥ 2. stopnia wystąpiły przy liczbie płytek krwi wynoszącej < 50 x 109/l. Nie zaobserwowano żadnych statystycznie istotnych różnic w całkowitej częstości występowania krwawień między pacjentami leczonymi produktem Nplate a przyjmującymi placebo.
W dwóch badaniach kontrolowanych placebo z udziałem osób dorosłych u 9 pacjentów zgłoszono epizod krwawienia uznany za ciężki (5 pacjentów [6,0%] przyjmujących romiplostym, 4 pacjentów [9,8%] otrzymujących placebo; iloraz szans [romiplostym/placebo] = 0,59; 95% CI = 0,15; 2,31). Zdarzenia w postaci krwawień o stopniu nasilenia 2. lub więcej zgłosiło 15% pacjentów otrzymujących romiplostym oraz 34% pacjentów otrzymujących placebo (iloraz szans [romiplostym/placebo] = 0,35; 95% CI = 0,14; 0,85).
W badaniu fazy III z udziałem dzieci i młodzieży średnia (SD) liczba złożonych epizodów krwawienia (patrz punkt 5.1) wyniosła 1,9 (4,2) w grupie przyjmującej romiplostym i 4,0 (6,9) w grupie otrzymującej placebo.
Trombocytoza
Na podstawie analizy danych pochodzących od wszystkich dorosłych pacjentów z pierwotną małopłytkowością immunologiczną otrzymujących romiplostym w 4 kontrolowanych i 5 niekontrolowanych badaniach klinicznych, zaraportowano 3 przypadki trombocytozy, n = 271. U żadnego z 3 pacjentów nie zanotowano klinicznych następstw w związku ze zwiększeniem liczby płytek krwi.
U dzieci i młodzieży trombocytoza występowała niezbyt często (u ≥ 1/1 000 do < 1/100 pacjentów), a liczba przypadków wyniosła 1 (0,4%). Częstość występowania wyniosła 0,4% (1) dla trombocytozy stopnia ≥ 3. lub ciężkiej trombocytozy.
Małopłytkowość po przerwaniu stosowania produktu leczniczego
Na postawie analizy danych pochodzących od wszystkich dorosłych pacjentów z pierwotną małopłytkowością immunologiczną, otrzymujących romiplostym w 4 kontrolowanych i 5 niekontrolowanych badaniach klinicznych zaraportowano 4 przypadki małopłytkowości po przerwaniu leczenia, n = 271 (patrz punkt 4.4).
Progresja istniejących zespołów mielodysplastycznych (MDS)
W randomizowanym badaniu kontrolowanym placebo, u dorosłych pacjentów z zespołami mielodysplastycznymi (MDS) przedwcześnie zakończono leczenie romiplostymem, ponieważ stwierdzono zwiększenie liczby przypadków progresji MDS do ostrej białaczki szpikowej (AML) i przypadki przemijającego zwiększenia liczby komórek blastycznych u pacjentów leczonych romiplostymem w porównaniu z pacjentami otrzymującymi placebo. Wśród zgłoszeń dotyczących progresji MDS do AML zaobserwowano większe prawdopodobieństwo wystąpienia progresji u pacjentów z MDS zaklasyfikowanymi początkowo jako RAEB-1 niż u pacjentów z MDS o mniejszym ryzyku (patrz punkt 4.4). Całkowity czas przeżycia był zbliżony do grupy placebo.
Zwiększenie ilości włókien retykulinowych w szpiku kostnym
W badaniach klinicznych z udziałem osób dorosłych u 4 spośród 271 pacjentów przerwano podawanie romiplostymu z powodu złogów retykuliny w szpiku kostnym. U 6 innych pacjentów wykryto retykulinę w badaniu biopsyjnym szpiku kostnego (patrz punkt 4.4).
W badaniu klinicznym z udziałem dzieci i młodzieży (patrz punkt 5.1) wśród pacjentów, u których w czasie trwania badania pobrano drogą biopsji szpik kostny możliwy do oceny, zwiększenie ilości włókien retykulinowych stwierdzono u 5 spośród 27 pacjentów (18,5%) po upływie jednego roku od ekspozycji na romiplostym (kohorta 1) oraz u 17 spośród 36 pacjentów (47,2%) po upływie dwóch lat od ekspozycji na romiplostym (kohorta 2). Jednak u żadnego z pacjentów nie wykazano zaburzeń szpiku kostnego niezgodnych z podstawowym rozpoznaniem pierwotnej małopłytkowości immunologicznej na początku lub w trakcie leczenia.
Immunogenność
Podobnie jak w przypadku wszystkichproduktów leczniczych pochodzenia białkowego, możliwe jest wystąpienie immunogenności. W badaniach klinicznych z udziałem pacjentów dorosłych z pierwotną małopłytkowością immunologiczną badano przeciwciała skierowane przeciwko romiplostymowi i TPO. U 5,7% (60/1 046) oraz 3,2% (33/1 046) pacjentów stwierdzono powstawanie przeciwciał wiążących, skierowanych odpowiednio przeciwko romiplostymowi i trombopoetynie, natomiast jedynie u 4 pacjentów stwierdzono obecność przeciwciał neutralizujących działanie romiplostymu, jednak przeciwciała te nie reagowały krzyżowo z endogenną trombopoetyną. Spośród 4 pacjentów u 2 pacjentów uzyskano wynik ujemny na obecność przeciwciał neutralizujących skierowanych przeciwko romiplostymowi w ostatnim punkcie czasowym pacjenta (przemijający wynik dodatni), a u 2 pacjentów wynik wciąż dodatni w ostatnim punkcie czasowym (trwałe przeciwciała). Częstość występowania wcześniej istniejących przeciwciał skierowanych przeciwko romiplostymowi i trombopoetynie wynosiła odpowiednio 3,3% (35/1 046) i 3,0% (31/1 046).
W badaniach z udziałem dzieci i młodzieży częstość występowania przeciwciał wiążących się z romiplostymem wyniosła 9,6% (27/282). Na początku badania u 2 spośród 27 pacjentów odnotowano wcześniejszą obecność przeciwciał wiążących bez działania neutralizującego romiplostym. Ponadto u 2,8% (8/282) pacjentów stwierdzono rozwój przeciwciał skierowanych przeciwko romiplostymowi o działaniu neutralizującym. Łącznie u 3,9% (11/282) pacjentów zaobserwowano obecność przeciwciał wiążących skierowanych przeciwko TPO w jakimkolwiek czasie trwania terapii romiplostymem. U 2 na 11 pacjentów odnotowano wcześniejszą obecność przeciwciał wiążących bez działania neutralizującego TPO. U jednego pacjenta (0,35%), który w momencie rozpoczęcia leczenia miał wynik ujemny, w czasie trwania badania uzyskano słaby wynik dodatni na obecność przeciwciał neutralizujących skierowanych przeciwko TPO (stale ujemny na obecność przeciwciał przeciwko romiplostymowi). Pacjent wykazywał przemijającą odpowiedź na przeciwciała skierowane przeciwko TPO o działaniu neutralizującym, z wynikiem ujemnym w ostatnim punkcie czasowym pacjenta badanym w czasie trwania badania.
W badaniu postmarketingowym (zastosowano rejestr pacjentów) wzięło udział 19 pacjentów z populacji dzieci i młodzieży. Po leczeniu częstość występowania przeciwciał wiążących skierowanych przeciwko romiplostymowi wyniosła 16% (3/19). Wśród tych pacjentów u 5,3% (1/19) stwierdzono obecność przeciwciał neutralizujących działanie romiplostymu. Nie wykryto obecności przeciwciał skierowanych przeciwko TPO. Do badania włączono łącznie 184 pacjentów dorosłych. Wśród tych osób, po leczeniu częstość występowania przeciwciał wiążących skierowanych przeciwko romiplostymowi wyniosła 3,8% (7/184). U 0,5% (1/184) z nich stwierdzono obecność przeciwciał neutralizujących działanie romiplostymu. Łącznie u 2,2% (4/184) pacjentów dorosłych odnotowano rozwój przeciwciał wiążących skierowanych przeciwko TPO bez działania neutralizującego.
Zgłaszanie podejrzewanych działań niepożądanych
Po dopuszczeniu produktu leczniczego do obrotu istotne jest zgłaszanie podejrzewanych działań niepożądanych. Umożliwia to nieprzerwane monitorowanie stosunku korzyści do ryzyka stosowania produktu leczniczego. Osoby należące do fachowego personelu medycznego powinny zgłaszać wszelkie podejrzewane działania niepożądane za pośrednictwem krajowego systemu zgłaszania wymienionego w załączniku V.
4.9 Przedawkowanie
Nie zaobserwowano żadnych działań niepożądanych u szczurów po podaniu pojedynczej dawki 1 000 mcg/kg mc. ani też u małp po wielokrotnym podaniu romiplostymu w dawce 500 mcg/kg mc. (po podaniu dawek odpowiednio 100 lub 50 razy większych niż maksymalna kliniczna dawka wynosząca 10 mcg/kg mc.).
W przypadku przedawkowania liczba płytek krwi może zwiększyć się nadmiernie i spowodować powikłania zakrzepowe i zakrzepowo-zatorowe. Jeśli liczba płytek krwi zwiększy się nadmiernie, należy przerwać stosowanie produktu Nplate i kontrolować liczbę płytek krwi. Należy wznowić leczenie produktem Nplate zgodnie z zaleceniami dotyczącymi dawkowania i podawania (patrz punkty 4.2 i 4.4).
5. WŁAŚCIWOŚCI FARMAKOLOGICZNE
5.1 Właściwości farmakodynamiczne
Grupa farmakoterapeutyczna: leki przeciwkrwotoczne, inne leki hemostatyczne; kod ATC: B02BX04
Mechanizm działania
Romiplostym jest białkiem fuzyjnym (przeciwciałem peptydowym) złożonym z peptydu przyłączonego do fragmentu Fc, które sygnalizuje i aktywuje za pomocą receptora trombopoetyny (znanego również jako cMpl) wewnątrzkomórkowe szlaki transkrypcji, zwiększając w ten sposób wytwarzanie płytek krwi. Cząsteczka przeciwciała składa się z domeny Fc ludzkiej immunoglobuliny klasy IgG1, której jednołańcuchowe podjednostki przyłączone są za pomocą wiązania kowalencyjnego do końca C łańcucha peptydowego, zawierającego 2 domeny wiążące receptory trombopoetyny.
Sekwencja aminokwasowa romiplostymu nie jest homologiczna z sekwencją endogennej trombopoetyny. W badaniach przedklinicznych i klinicznych przeciwciała skierowane przeciwko romiplostymowi nie reagowały krzyżowo z endogenną trombopoetyną.
Skuteczność kliniczna i bezpieczeństwo stosowania
Bezpieczeństwo i skuteczność stosowania romiplostymu były oceniane przez okres do trzech lat ciągłego leczenia. W badaniach klinicznych leczenie za pomocą romiplostymu powodowało uzależnione od dawki zwiększenie liczby płytek krwi. Czas do osiągnięcia maksymalnego działania, jeżeli chodzi o liczbę płytek krwi, wynosi w przybliżeniu 10-14 dni i jest niezależny od dawki. Po podskórnym podaniu pacjentom z pierwotną małopłytkowością immunologiczną pojedynczej dawki romiplostymu w zakresie 1 do 10 mcg/kg mc. największa liczba płytek krwi w okresie 2 do 3 tygodni była 1,3 do 14,9 raza większa niż początkowa liczba płytek krwi, a reakcja wśród pacjentów była zmienna. Liczba płytek krwi u pacjentów z pierwotną małopłytkowością immunologiczną, którzy otrzymali 6 tygodniowych dawek romiplostymu od 1 do 3 mcg/kg mc., znajdowała się u większości pacjentów w przedziale 50 do 450 × 109/l. Spośród 271 pacjentów, którzy otrzymywali romiplostym w ramach badań klinicznych obejmujących pierwotną małopłytkowość immunologiczną, 55 (20%) było w wieku 65 lat lub starszych, a 27 (10%) było w wieku 75 lub powyżej. W badaniach kontrolowanych placebo nie zaobserwowano żadnych ogólnych różnic w bezpieczeństwie lub skuteczności stosowania produktu pomiędzy pacjentami starszymi i młodszymi.
Wyniki kluczowych badań kontrolowanych placebo
Bezpieczeństwo i skuteczność stosowania romiplostymu zostało ocenione w dwóch badaniach prowadzonych metodą podwójnie ślepej próby z zastosowaniem grupy kontrolnej placebo, obejmujących dorosłych pacjentów z pierwotną małopłytkowością immunologiczną, którzy przed włączeniem do badania zakończyli co najmniej jedno leczenie, i którzy są reprezentatywni dla całego zakresu pacjentów z pierwotną małopłytkowością immunologiczną.
W badaniu S1 (20030212) ocenie poddano pacjentów z zachowaną śledzioną, u których nie wystąpiła wystarczająca reakcja lub którzy byli oporni na wcześniejsze leczenie. Mediana czasu od rozpoznania pierwotnej małopłytkowości immunologicznej do momentu włączenia do badania wynosiła u pacjentów 2,1 roku (między 0,1 a 31,6). Mediana liczby otrzymywanych przed włączeniem do badania terapii z powodu pierwotnej małopłytkowości immunologicznej wyniosła 3 (między 1 a 7). Wcześniejsze terapie obejmowały kortykosteroidy (90% wszystkich pacjentów), immunoglobuliny (76%), rytuksymab (29%), terapie cytotoksyczne (21%), danazol (11%) oraz azatioprynę (5%). W momencie włączenia do badania średnia liczba płytek krwi u pacjentów wynosiła 19 x 109/l.
W badaniu S2 (20030105) oceną objęto pacjentów, którzy zostali poddani splenektomii i u których w dalszym ciągu utrzymywała się małopłytkowość. Mediana czasu od rozpoznania pierwotnej małopłytkowości immunologicznej do momentu włączenia do badania wyniosła u pacjentów 8 lat (między 0,6 a 44,8). Mediana liczby otrzymanych przed włączeniem do badania terapii z powodu pierwotnej małopłytkowości immunologicznej, oprócz splenektomii, wyniosła u pacjentów 6 (między 3 a 10). Wcześniejsze leczenie obejmowało kortykosteroidy (98% wszystkich pacjentów), immunoglobuliny (97%), rytuksymab (71%), danazol (37%), terapie cytotoksyczne (68%) oraz azatioprynę (24%). W momencie włączenia do badania średnia liczba płytek krwi u pacjentów wynosiła 14 x 109/l.
Obydwa badania zostały zaplanowane w podobny sposób. Pacjenci (w wieku ≥ 18 lat) zostali zrandomizowani w stosunku 2:1 do dwóch ramion, gdzie w jednym ramieniu otrzymali początkową dawkę romiplostymu w wysokości 1 mcg/kg mc., a w drugim placebo. Pacjenci otrzymywali pojedyncze wstrzyknięcie podskórne raz w tygodniu przez okres 24 tygodni. Dawki zostały dostosowane, aby utrzymać liczbę płytek krwi (50 do 200 x 109/l). W obydwu badaniach skuteczność określano na podstawie zwiększenia odsetka pacjentów, u których uzyskano trwałą odpowiedź płytkową. Średnia przeciętna tygodniowa dawka u pacjentów, którzy przeszli splenektomię wynosiła 3 mcg/kg mc., a u pacjentów z zachowaną śledzioną wynosiła 2 mcg/kg mc.
W obu badaniach trwałą odpowiedź płytkową uzyskano u istotnie większego odsetka pacjentów w grupie przyjmującej romiplostym niż w grupie placebo. Po 4 pierwszych tygodniach badania romiplostym utrzymywał liczbę płytek krwi na poziomie ≥ 50 x 109/l u 50% do 70% pacjentów w ciągu 6-miesięcznego okresu leczenia w badaniach kontrolowanych placebo. W grupie placebo 0% do 7% pacjentów było w stanie uzyskać odpowiedź płytkową w ciągu 6 miesięcy leczenia. Poniżej przedstawiono zestawienie najważniejszych kryteriów oceny skuteczności.
Zestawienie najważniejszych wyników skuteczności z badań kontrolowanych placebo
Badanie 1 pacjenci, którzy nie przeszli splenektomii | Badanie 2 pacjenci po splenektomii | Badania 1 i 2 łącznie | ||||
romiplostym (n = 41) | placebo (n = 21) | romiplostym (n = 42) | placebo (n = 21) | romiplostym (n = 83) | placebo (n = 42) | |
Liczba (%) pacjentów z trwałą odpowiedzią płytkowąa | 25 (61%) | 1 (5%) | 16 (38%) | 0 (0%) | 41 (50%) | 1 (2%) |
| (95% przedział ufności) | (45%, 76%) | (0%, 24%) | (24%, 54%) | (0%, 16%) | (38%, 61%) | (0%, 13%) |
| wartość p | < 0,0001 | 0,0013 | < 0,0001 | |||
Liczba (%) pacjentów z ogólną odpowiedzią płytkowąb | 36 (88%) | 3 (14%) | 33 (79%) | 0 (0%) | 69 (83%) | 3 (7%) |
| (95% przedział ufności) | (74%, 96%) | (3%, 36%) | (63%, 90%) | (0%, 16%) | (73%, 91%) | (2%, 20%) |
| wartość p | < 0,0001 | < 0,0001 | < 0,0001 | |||
Średnia liczba tygodni z odpowiedzią płytkowąc | 15 | 1 | 12 | 0 | 14 | 1 |
(odchylenie standardowe = SD) | 3,5 | 7,5 | 7,9 | 0,5 | 7,8 | 2,5 |
| wartość p | < 0,0001 | < 0,0001 | < 0,0001 | |||
Liczba (%) pacjentów wymagających doraźnego leczenia ratunkowegod | 8 (20%) | 13 (62%) | 11 (26%) | 12 (57%) | 19 (23%) | 25 (60%) |
| (95% przedział ufności) | (9%, 35%) | (38%, 82%) | (14%, 42%) | (34%, 78%) | (14%, 33%) | (43%, 74%) |
| wartość p | 0,001 | 0,0175 | < 0,0001 | |||
Liczba (%) pacjentów z trwałą odpowiedzią i stałą dawkąe | 21 (51%) | 0 (0%) | 13 (31%) | 0 (0%) | 34 (41%) | 0 (0%) |
| (95% przedział ufności) | (35%, 67%) | (0%, 16%) | (18%, 47%) | (0%, 16%) | (30%, 52%) | (0%, 8%) |
| wartość p | 0,0001 | 0,0046 | < 0,0001 | |||
a Trwała odpowiedź płytkowa została zdefiniowana jako liczba płytek krwi w oznaczeniu cotygodniowym wynosząca ≥ 50 x 109/l w 6 lub więcej oznaczeniach wykonanych w tygodniach badania 18.-25., przy jednoczesnym braku doraźnego leczenia ratunkowego przez cały okres leczenia.
b Ogólna odpowiedź płytkowa została zdefiniowana jako uzyskanie trwałej lub przemijającej odpowiedzi. Przemijająca odpowiedź płytkowa została określona jako liczba płytek krwi w oznaczeniu cotygodniowym wynosząca ≥ 50 x 109/l w 4 lub więcej oznaczeniach wykonanych podczas tygodni badania 2.-25., jednak bez wystąpienia trwałej odpowiedzi płytkowej. U pacjentów może nie wystąpić odpowiedź tygodniowa przez 8 tygodni po otrzymaniu jakiegokolwiek produktu leczniczego w ramach doraźnego leczenia ratunkowego. c Liczba tygodni z odpowiedzią płytkową została zdefiniowana jako liczba tygodni, podczas których liczba płytek krwi wynosi ≥ 50 x 109/l w 2.-25. tygodniu badania. U pacjentów może nie wystąpić odpowiedź tygodniowa przez 8 tygodni po otrzymaniu jakichkolwiek produktów leczniczych w ramach doraźnego leczenia ratunkowego.
d Doraźne leczenie ratunkowe zostało określone jako jakiekolwiek leczenie podawane w celu zwiększenia liczby płytek krwi. Pacjenci wymagający leczenia produktami leczniczymi stosowanymi jako doraźne leczenie ratunkowe nie zostali uwzględnieni w grupie pacjentów z trwałą odpowiedzią płytkową. Dozwolone w badaniu doraźne leczenie ratunkowe obejmuje dożylne immunoglobuliny, przetoczenie koncentratu krwinek płytkowych, immunoglobuliny anty-D oraz kortykosteroidy.
e Stała dawka została zdefiniowana jako dawka utrzymywana w granicach ± 1 mcg/kg mc. w trakcie ostatnich 8 tygodni leczenia.
Wyniki badań u pacjentów dorosłych z nowo rozpoznaną i przetrwałą pierwotną małopłytkowością immunologiczną
Badanie S3 (20080435) było jednoramiennym, otwartym badaniem prowadzonym u dorosłych pacjentów z niewystarczającą odpowiedzią (liczba płytek krwi ≤ 30 x 109/l) na leczenie pierwszego rzutu. Do badania włączono 75 pacjentów z medianą wieku 39 lat (między 19 a 85), spośród których 59% stanowiły kobiety.
Mediana czasu od rozpoznania pierwotnej małopłytkowości immunologicznej do momentu włączenia do badania wynosiła 2,2 miesiąca (między 0,1 a 6,6). U sześćdziesięciu procent pacjentów (n = 45) okres utrzymywania się pierwotnej małopłytkowości immunologicznej wynosił < 3 miesiące, a u 40% (n = 30) okres ten wynosił ≥ 3 miesiące. Mediana liczby płytek krwi podczas badań przesiewowych wynosiła 20 x 109/l. Wcześniejsze leczenie pierwotnej małopłytkowości immunologicznej obejmowało kortykosteroidy, immunoglobuliny i immunoglobuliny anty-D. Pacjenci, którzy do tej pory otrzymywali leczenie z powodu pierwotnej małopłytkowości immunologicznej w stałym schemacie dawkowania, mogli kontynuować to leczenie przez cały okres badania. Dozwolone było doraźne leczenie ratunkowe (tj. kortykosteroidy, dożylne immunoglobuliny, przetoczenie koncentratu krwinek płytkowych, immunoglobuliny anty-D, dapson, danazol i azatiopryna).
Pacjenci otrzymywali podskórne wstrzyknięcia romiplostymu raz na tydzień w ciągu 12-miesięcznego okresu leczenia. Dawka była dostosowywana indywidualnie w celu utrzymania odpowiedniej liczby płytek krwi (50 x 109/l do 200 x 109/l). W czasie trwania badania mediana tygodniowej dawki romiplostymu wynosiła 3 mcg/kg mc. (od 25. centyla do 75. centyla: 2–4 mcg/kg mc.).
Spośród 75 pacjentów włączonych do badania 20080435 u 70 (93%) wystąpiła odpowiedź płytkowa wynosząca ≥ 50 x 109/l w ciągu 12-miesięcznego okresu leczenia. Średnia liczba miesięcy z odpowiedzią płytkową podczas 12-miesięcznego okresu leczenia wynosiła 9,2 (95% CI: 8,3; 10,1) miesiąca; mediana wynosiła 11 (95% CI: 10, 11) miesięcy. Mediana czasu do wystąpienia pierwszej odpowiedzi płytkowej na podstawie oceny wg Kaplana-Meiera wynosiła 2,1 tygodnia (95% CI: 1,1; 3,0). U dwudziestu czterech (32%) pacjentów utrzymywała się remisja bez leczenia, definiowana jako utrzymywanie się każdej liczby płytek krwi ≥ 50 x 109/l przez co najmniej 6 miesięcy, bez podawania romiplostymu i jakiegokolwiek innego leczenia pierwotnej małopłytkowości immunologicznej (towarzyszącego lub ratunkowego); mediana czasu do rozpoczęcia utrzymywania się liczby płytek krwi ≥ 50 x 109/l przez co najmniej 6 miesięcy wyniosła 27 tygodni (między 6 a 57).
W zintegrowanej analizie skuteczności uwzględniono 277 dorosłych pacjentów z pierwotną małopłytkowością immunologiczną utrzymującą się ≤ 12 miesięcy, którzy otrzymali co najmniej jedną dawkę romiplostymu w 9 badaniach dotyczących pierwotnej małopłytkowości immunologicznej (w tym w badaniu S3). Spośród 277 pacjentów leczonych romiplostymem u 140 pacjentów zdiagnozowano nowo rozpoznaną pierwotną małopłytkowość immunologiczną (z czasem trwania choroby wynoszącym < 3 miesiące), a u 137 pacjentów rozpoznano przetrwałą pierwotną małopłytkowość immunologiczną (z czasem trwania choroby wynoszącym od ≥ 3 do ≤ 12 miesięcy). Odsetek pacjentów z trwałą odpowiedzią płytkową definiowaną jako uzyskanie co najmniej 6 cotygodniowych wyników oznaczenia liczby płytek krwi wynoszących ≥ 50 x 109/l w okresie 18- 25 tygodni leczenia wynosił 50% (95% CI: od 41,4% do 58,6%) w przypadku 140 pacjentów z nowo rozpoznaną pierwotną małopłytkowością immunologiczną i 55% (95% CI: od 46,7% do 64,0%) w przypadku 137 pacjentów z przetrwałą pierwotną małopłytkowością immunologiczną. Mediana (Q1, Q3) odsetka czasu z odpowiedzią płytkową ≥ 50 x 109/l wynosiła odpowiednio 100,0% (70,3%; 100,0%) w przypadku pacjentów z nowo rozpoznaną pierwotną małopłytkowością immunologiczną i 93,5% (72,2%; 100,0%) w przypadku pacjentów z przetrwałą pierwotną małopłytkowością immunologiczną. Dodatkowo odsetek pacjentów wymagających leczenia ratunkowego wynosił odpowiednio 47,4% dla pacjentów z nowo rozpoznaną pierwotną małopłytkowością immunologiczną i 44,9% dla pacjentów z przetrwałą pierwotną małopłytkowością immunologiczną.
Wyniki badań dotyczących porównania z leczeniem standardowym (ang. standard of care, SOC) u pacjentów niepoddanych splenektomii
Badanie S4 (20060131) było 52-tygodniowym, otwartym, randomizowanym badaniem, prowadzonym z udziałem dorosłych pacjentów otrzymujących romiplostym lub leczenie standardowe. Mediana czasu od rozpoznania pierwotnej małopłytkowości immunologicznej u pacjentów do momentu włączenia do badania wynosiła 2 lata (między 0,01 a 44,2). W badaniu tym oceniono pacjentów z pierwotną małopłytkowością immunologiczną i liczbą płytek krwi < 50 x 109/l, niepoddanych splenektomii. Romiplostym w podskórnym wstrzyknięciu podawano 157 pacjentom raz na tydzień, począwszy od dawki 3 mcg/kg mc., którą w trakcie badania modyfikowano od 1 do 10 mcg/kg mc. w celu uzyskania liczby płytek krwi w zakresie od 50 do 200 x 109/l. Leczenie standardowe zgodnie z praktyką obowiązującą w ośrodku lub wytycznymi terapeutycznymi otrzymało 77 pacjentów.
Ogólna częstość zastosowania splenektomii wyniosła 8,9% (14 ze 157 pacjentów) w grupie przyjmującej romiplostym w porównaniu z 36,4% (28 z 77 pacjentów) w grupie otrzymującej leczenie standardowe, przy ilorazie szans (romiplostym vs. SOC) wynoszącym 0,17 (CI 95%: 0,08; 0,35).
Ogólna częstość występowania niepowodzenia leczenia wyniosła 11,5% (18 ze 157 pacjentów) w grupie przyjmującej romiplostym w porównaniu z 29,9% (23 z 77 pacjentów) w grupie otrzymującej leczenie standardowe, przy ilorazie szans (romiplostym vs. SOC) wynoszącym 0,31 (CI 95%: 0,15; 0,61).
Spośród 157 pacjentów zrandomizowanych do grupy otrzymującej romiplostym trzy osoby nie otrzymały romiplostymu. Wśród 154 pacjentów, którzy otrzymali romiplostym, całkowita średnia ekspozycja na romiplostym wyniosła 52,0 tygodnie i mieściła się w zakresie od 2 do 53 tygodni. Najczęściej stosowana dawka tygodniowa wynosiła od 3 do 5 mcg/kg mc.(odpowiednio 25.-75. centyl; mediana 3 mcg/kg mc.).
Spośród 77 pacjentów zrandomizowanych do grupy otrzymującej leczenie standardowe dwie osoby nie otrzymały żadnego leczenia standardowego. Wśród 75 pacjentów, którzy otrzymali co najmniej jedną dawkę leczenia standardowego, całkowita średnia ekspozycja na leczenie standardowe wyniosła 51 tygodni i mieściła się w zakresie od 0,4 do 52 tygodni.
Zmniejszenie liczby dozwolonych towarzyszących terapii w kierunku pierwotnej małopłytkowości immunologicznej
W obu badaniach kontrolowanych placebo i prowadzonych z zastosowaniem metody podwójnie ślepej próby z udziałem osób dorosłych pacjenci, którzy już otrzymywali leczenie zachowawcze przeciw pierwotnej małopłytkowości immunologicznej w stałym schemacie dawkowania, mogli kontynuować to leczenie przez cały okres badania (kortykosteroidy, danazol i (lub) azatiopryna). Dwudziestu jeden pacjentów, którzy nie przeszli splenektomii i 18 pacjentów po splenektomii otrzymało na początku badania leczenie zachowawcze związane z pierwotną małopłytkowością immunologiczną (głównie kortykosteroidy). U wszystkich (100%) pacjentów, którzy przeszli splenektomię i którzy otrzymywali romiplostym, dawkę można było zmniejszyć o ponad 25%, bądź też przerwać towarzyszące leczenie zachowawcze związane z pierwotną małopłytkowością immunologiczną przed zakończeniem okresu leczenia, w porównaniu z 17% pacjentów w grupie otrzymującej placebo. U 73% pacjentów, którzy nie przeszli splenektomii i którzy otrzymywali romiplostym, dawkę można było zmniejszyć o ponad 25% lub przerwać towarzyszące terapie zachowawcze związane z pierwotną małopłytkowością immunologiczną przed zakończeniem okresu leczenia, w porównaniu z 50% pacjentów w grupie otrzymującej placebo (patrz punkt 4.5).
Epizody krwawienia
W całym programie badań klinicznych z udziałem osób dorosłych z pierwotną małopłytkowością immunologiczną zaobserwowano odwrotną proporcję pomiędzy epizodami krwawienia oraz liczbą płytek krwi. Wszystkie klinicznie istotne (≥ 3. stopień) epizody krwawienia wystąpiły przy liczbie płytek krwi wynoszącej < 30 x 109/l. Wszystkie epizody krwawienia ≥ 2. stopnia wystąpiły przy liczbie płytek krwi wynoszącej < 50 x 109/l. Pomiędzy pacjentami leczonymi romiplostymem a przyjmującymi placebo nie zaobserwowano żadnych statystycznie istotnych różnic w całkowitej liczbie krwawień.
W dwóch badaniach kontrolowanych placebo z udziałem osób dorosłych u 9 pacjentów zgłoszono epizod krwawienia uznany za ciężki (5 pacjentów [6,0%] przyjmujących romiplostym, 4 [9,8%] –placebo; iloraz szans [romiplostym/placebo] = 0,59; 95% CI = (0,15; 2,31)). Zdarzenia w postaci krwawień o stopniu nasilenia 2 lub więcej zgłosiło 15% pacjentów otrzymujących romiplostym oraz 34% pacjentów otrzymujących placebo (iloraz szans [romiplostym/placebo] = 0,35; 95% CI = (0,14; 0,85)).
Dzieci i młodzież
Europejska Agencja Leków uchyliła obowiązek dołączania danych dotyczących dzieci w wieku < 1. roku życia.
Skuteczność i bezpieczeństwo stosowania romiplostymu oceniano w dwóch badaniach prowadzonych metodą podwójnie ślepej próby z grupą kontrolną otrzymującą placebo. Badanie S5 (20080279) było badaniem fazy III obejmującym trwające 24 tygodnie leczenie romiplostymem, natomiast badanie S6 (20060195) było badaniem fazy I/II, w którym leczenie romiplostymem trwało 12 tygodni (do 16 tygodni w przypadku pacjentów spełniających kryteria włączenia, odpowiadających na leczenie, którzy przystąpili do 4-tygodniowej fazy oceny farmakokinetycznej).
Do obu badań włączono dzieci i młodzież (w wieku od ≥ 1 roku życia do < 18 lat) z małopłytkowością (w obu badaniach definiowaną jako średni wynik 2 oznaczeń liczby płytek krwi wynoszący ≤ 30 x 109/l, lecz bez wartości > 35 x 109/l w którejkolwiek z analiz) w przebiegu pierwotnej małopłytkowości immunologicznej, niezależnie od przeprowadzenia lub nieprzeprowadzenia splenektomii.
62 pacjentom w badaniu S5 drogą randomizacji w stosunku liczbowym 2:1 przydzielono leczenie romiplostymem (n = 42) lub placebo (n = 20) i poprzez stratyfikację pacjentów tych włączono do jednej z 3 kohort wiekowych. Dawka początkowa romiplostymu wynosiła 1 mcg/kg mc. Dawki dostosowywano w taki sposób, aby utrzymać liczbę płytek krwi na poziomie od 50 do 200 x 109/l. Najczęściej stosowana cotygodniowa dawka wynosiła 3–10 mcg/kg mc., a maksymalna dopuszczalna dawka w ramach tego badania wynosiła 10 mcg/kg mc. Pacjenci otrzymywali raz w tygodniu pojedyncze wstrzyknięcie podskórne przez okres 24 tygodni. U 48 spośród 62 pacjentów pierwotna małopłytkowość immunologiczna utrzymywała się > 12 miesięcy (32 pacjentów przyjmowało romiplostym, a 16 osób otrzymywało placebo).
Pierwszorzędowym punktem końcowym była częstość występowania trwałej odpowiedzi na leczenie, definiowanej jako uzyskanie co najmniej 6 cotygodniowych wyników oznaczenia liczby płytek krwi wynoszących ≥ 50 x 109/l w okresie od 18. do 25. tygodnia leczenia. Ogólnie u znacząco większego odsetka pacjentów w grupie przyjmującej romiplostym osiągnięto pierwszorzędowy punkt końcowy w porównaniu z grupą otrzymującą placebo (p = 0,0018). Łącznie u 22 pacjentów (52%) w grupie przyjmującej romiplostym uzyskano trwałą odpowiedź płytkową w porównaniu z 2 osobami (10%) w grupie otrzymującej placebo: kohorta wiekowa od ≥ 1 do < 6 lat: 38% w stosunku do 25%; kohorta wiekowa od ≥ 6 do < 12 lat: 56% w stosunku do 11%; kohorta wiekowa od ≥ 12 do < 18 lat: 56% w stosunku do 0%.
W podgrupie pacjentów z pierwotną małopłytkowością immunologiczną utrzymującą się > 12 miesięcy częstość występowania trwałej odpowiedzi na leczenie była również znacząco większa w grupie przyjmującej romiplostym niż w grupie otrzymującej placebo (p = 0,0022). Łącznie u 17 pacjentów (53,1%) w grupie przyjmującej romiplostym uzyskano trwałą odpowiedź płytkową w porównaniu z 1 osobą (6,3%) w grupie otrzymującej placebo: kohorta wiekowa od ≥ 1 do < 6 lat: 28,6% w stosunku do 25%; kohorta wiekowa od ≥ 6 do < 12 lat: 63,6% w stosunku do 0%; kohorta wiekowa od ≥ 12 do < 18 lat: 57,1% w stosunku do 0%.
Złożony epizod krwawienia definiowano jako klinicznie istotny incydent krwawienia lub zastosowanie doraźnego leczenia w celu zapobiegania wystąpieniu klinicznie istotnych incydentów krwawienia w okresie od 2. do 25. tygodnia fazy leczenia. Klinicznie istotny incydent krwawienia definiowano jako zdarzenie o stopniu nasilenia ≥ 2. według kryteriów CTCAE (ang. Common Terminology Criteria for Adverse Events) w wersji 3.0. Średnia (SD) liczba złożonych epizodów krwawienia wyniosła 1,9 (4,2) w grupie przyjmującej romiplostym oraz 4,0 (6,9) w grupie otrzymującej placebo; mediana (Q1; Q3) liczby incydentów krwawienia wyniosła 0,0 (0; 2) w grupie przyjmującej romiplostym oraz 0,5 (0; 4,5) w grupie otrzymującej placebo. W podgrupie pacjentów z pierwotną małopłytkowością immunologiczną utrzymującą się > 12 miesięcy średnia (SD) liczba złożonych epizodów krwawienia wyniosła 2,1 (4,7) w grupie przyjmującej romiplostym oraz 4,2 (7,5) w grupie otrzymującej placebo; mediana (Q1; Q3) liczby incydentów krwawienia wyniosła 0,0 (0; 2) w grupie przyjmującej romiplostym oraz 0,0 (0; 4) w grupie otrzymującej placebo. Ponieważ testowanie statystyczne dotyczące częstości zastosowania leczenia doraźnego nie było znamienne, nie przeprowadzono testu statystycznego dla punktu końcowego w postaci liczby złożonych epizodów krwawienia.
22 pacjentom w badaniu S6 drogą randomizacji w stosunku liczbowym 3:1 przydzielono leczenie romiplostymem (n = 17) lub placebo (n = 5). Dawki zwiększano o 2 mcg/kg mc. co 2 tygodnie, a docelowa liczba płytek krwi wynosiła ≥ 50 x 109/l. Wynikiem leczenia romiplostymem była znacząco większa częstość odpowiedzi płytkowej w porównaniu z placebo (p = 0,0008). U 17 osób spośród 22 pacjentów występowała pierwotna małopłytkowość immunologiczna utrzymujaca się > 12 miesięcy (14 pacjentów przyjmowało romiplostym, a 3 osoby otrzymywały placebo). Wynikiem leczenia romiplostymem była znacząco większa częstość odpowiedzi płytkowej w porównaniu z placebo (p = 0,0147).
W populacji dzieci i młodzieży pacjenci, którzy ukończyli uprzednio badanie z romiplostymem (w tym badanie S5), mogli przystąpić do badania S7 (20090340), otwartego badania stanowiącego fazę przedłużenia, w ramach której oceniano skuteczność i bezpieczeństwo długotrwałego stosowania romiplostymu u dzieci i młodzieży z małopłytkowością w przebiegu pierwotnej małopłytkowości immunologicznej.
Do badania przystąpiło łącznie 66 pacjentów, w tym 54 osoby (82%), które wcześniej ukończyły badanie S5. 65 pacjentów (98,5%) w tej grupie otrzymało co najmniej 1 dawkę romiplostymu. Mediana (Q1; Q3) czasu trwania leczenia wyniosła 135,0 tygodni (95,0 tygodni; 184,0 tygodnie). Mediana (Q1; Q3) wielkości przeciętnej dawki cotygodniowej wynosiła 4,82 mcg/kg mc. (1,88 mcg/kg mc.; 8,79 mcg/kg mc.). Mediana (Q1; Q3) wielkości dawki najczęściej podawanej pacjentom w okresie leczenia wynosiła 5,0 mcg/kg mc. (1,0 mcg/kg mc.; 10,0 mcg/kg mc.). Wśród 66 pacjentów włączonych do badania u 63 osób występowała pierwotna małopłytkowość immunologiczna utrzymująca się > 12 miesięcy. Wszyscy spośród 63 pacjentów otrzymali co najmniej 1 dawkę romiplostymu. Mediana (Q1; Q3) czasu trwania leczenia wyniosła 138,0 tygodni (91,1 tygodni; 186,0 tygodni). Mediana (Q1; Q3) wielkości przeciętnej dawki cotygodniowej wynosiła 4,82 mcg/kg mc. (1,88 mcg/kg mc.; 8,79 mcg/kg mc.). Mediana (Q1; Q3) wielkości dawki najczęściej podawanej pacjentom w okresie leczenia wynosiła 5,0 mcg/kg mc. (1,0 mcg/kg mc.; 10,0 mcg/kg mc.).
W całym badaniu ogólna częstość występowania odpowiedzi płytkowej (wynik co najmniej jednego oznaczenia liczby płytek krwi wynoszący ≥ 50 x 109/l; bez konieczności zastosowania leczenia ratunkowego) wyniosła 93,8% (n = 61) i była zbliżona we wszystkich grupach wiekowych. Wśród wszystkich pacjentów mediana (Q1; Q3) liczby miesięcy utrzymywania się odpowiedzi płytkowej wyniosła 30,0 miesięcy (13,0 miesięcy; 43,0 miesiące), a mediana (Q1; Q3) czasu uczestnictwa w badaniu wyniosła 34,0 miesiące (24,0 miesiące; 46,0 miesięcy). Wśród wszystkich pacjentów mediana (Q1; Q3) odsetka procentowego miesięcy utrzymywania się odpowiedzi płytkowej wyniosła 93,33% (67,57%; 100,00%) i była zbliżona we wszystkich grupach wiekowych.
W podgrupie pacjentów z pierwotną małopłytkowością immunologiczną utrzymującą się > 12 miesięcy ogólna częstość występowania odpowiedzi płytkowej wyniosła 93,7% (n = 59) i była zbliżona we wszystkich grupach wiekowych. Wśród wszystkich pacjentów mediana (Q1; Q3) liczby miesięcy utrzymywania się odpowiedzi płytkowej wyniosła 30,0 miesięcy (13,0 miesięcy; 43,0 miesiące), a mediana (Q1; Q3) czasu uczestnictwa w badaniu wyniosła 35,0 miesięcy (23,0 miesiące; 47,0 miesięcy). Wśród wszystkich pacjentów mediana (Q1; Q3) odsetka procentowego miesięcy utrzymywania się odpowiedzi płytkowej wyniosła 93,33% (67,57%; 100,00%) i była zbliżona we wszystkich grupach wiekowych.
Łącznie u 31 pacjentów (47,7%) w trakcie badania jednocześnie stosowano terapię związaną z pierwotną małopłytkowością immunologiczną, w tym u 23 osób (35,4%) zastosowano leczenie ratunkowe, a u 5 pacjentów (7,7%) stosowano jednocześnie leczenie związane z pierwotną małopłytkowością immunologiczną na początku badania. Częstość stosowania jednoczesnego leczenia związanego z pierwotną małopłytkowością immunologiczną wykazała tendencję zniżkową wraz z przebiegiem badania: z 30,8% (tygodnie 1–12) do < 20,0% (tygodnie 13–240), a następnie do 0% w okresie od 240. tygodnia aż do zakończenia badania.
W podgrupie pacjentów z pierwotną małopłytkowością immunologiczną utrzymującą się > 12 miesięcy u 29 pacjentów (46,0%) w trakcie badania jednocześnie stosowano terapię związaną z pierwotną małopłytkowością immunologiczną, w tym u 21 osób (33,3%) zastosowano leczenie ratunkowe, a u 5 pacjentów (7,9%) stosowano jednocześnie leczenie związane z pierwotną małopłytkowością immunologiczną na początku badania. Częstość stosowania jednoczesnego leczenia związanego z pierwotną małopłytkowością immunologiczną wykazała tendencję zniżkową wraz z przebiegiem badania: z 31,7% (tygodnie 1–12) do < 20,0% (tygodnie 13–240), a następnie do 0% w okresie od 240. tygodnia aż do zakończenia badania.
Częstość stosowania leczenia ratunkowego wykazała tendencję zniżkową wraz z przebiegiem badania: z 24,6% (tygodnie 1–12) do < 13,0% (tygodnie 13–216), a następnie do 0% w okresie od 216. tygodnia aż do zakończenia badania. Podobną tendencję zniżkową w odniesieniu do stosowania leczenia ratunkowego zaobserwowano w podgrupie pacjentów z pierwotną małopłytkowością immunologiczną utrzymującą się > 12 miesięcy: z 25,4% (tygodnie 1–12) do ≤ 13,1% (tygodnie 13–216), a następnie do 0% w okresie od 216. tygodnia aż do zakończenia badania.
Badanie S8 (20101221) było długoterminowym, jednoramiennym, otwartym, wieloośrodkowym badaniem fazy III, prowadzonym z udziałem 203 dzieci i młodzieży z pierwotną małopłytkowością immunologiczną rozpoznaną co najmniej 6 miesięcy wcześniej, u których zastosowano co najmniej jedną wcześniejszą terapię związaną z pierwotną małopłytkowością immunologiczną (z wyjątkiem romiplostymu) lub które nie kwalifikowały się do innych terapii związanych z pierwotną małopłytkowością immunologiczną. Romiplostym podawano co tydzień we wstrzyknięciu podskórnym, rozpoczynając od dawki wynoszącej 1 mcg/kg mc. i zwiększając dawkę co tydzień do maksymalnej dawki wynoszącej 10 mcg/kg mc. w celu osiągnięcia docelowej liczby płytek krwi w zakresie od 50 x 109l do 200 x 109/l. Średni wiek pacjentów wynosił 10 lat (między 1 a 17 lat), a średni czas leczenia wynosił 155,9 (między 8,0 a 163,0) tygodnia.
Średnia (SD) i mediana odsetka czasu z odpowiedzią płytkową (liczba płytek krwi ≥ 50 x 109/l) w ciągu pierwszych 6 miesięcy leczenia romiplostymem bez stosowania leczenia ratunkowego w ciągu ostatnich 4 tygodni wynosiły odpowiednio 50,57% (37,01) i 50,0%. Łącznie sześćdziesięciu (29,6%) pacjentów otrzymywało leczenie ratunkowe. Dozwolone było stosowanie leczenia ratunkowego (tj. kortykosteroidów, przetoczenia koncentratu krwinek płytkowych, dożylnych immunoglobulin, azatiopryny, immunoglobulin anty D i danazolu).
W badaniu S8 oceniano również szpik kostny pod kątem wytwarzania włókien retykulinowych i kolagenowych, a także nieprawidłowości u dzieci i młodzieży z pierwotną małopłytkowością immunologiczną przyjmujących romiplostym. Do oceny ilości włókien retykulinowych i kolagenowych wykorzystano zmodyfikowaną skalę Bauermeistera, natomiast nieprawidłowości w szpiku kostnym wykrywano za pomocą badań cytogenetycznych i fluorescencyjnej hybrydyzacji in situ (FISH). Na podstawie przydzielenia do kohorty w momencie włączenia do badania pacjenci byli oceniani pod kątem ilości włókien retykulinowych i kolagenowych w szpiku kostnym w 1. roku (kohorta 1) lub 2. roku (kohorta 2) w porównaniu z wyjściowym szpikiem kostnym na początku badania. Spośród wszystkich 79 pacjentów włączonych do 2 kohort u 27 z 30 (90%) pacjentów w kohorcie 1 i u 36 z 49 (73,5%) pacjentów w kohorcie 2 w czasie trwania badania pobrano drogą biopsji szpik kostny możliwy do oceny. Zwiększenie ilości włókien retykulinowych stwierdzono u 18,5% (5 z 27) pacjentów w kohorcie 1 i 47,2% (17 z 36) pacjentów w kohorcie 2. U żadnego z pacjentów w obu kohortach nie wystąpiło zwłóknienie kolagenowe ani nieprawidłowość szpiku kostnego, która byłaby niezgodna z podstawowym rozpoznaniem pierwotnej małopłytkowości immunologicznej.
5.2 Właściwości farmakokinetyczne
Na farmakokinetykę romiplostymu wpływa eliminacja za pomocą komórek docelowych, która jest prawdopodobnie regulowana przez receptory trombopoetyny na płytkach krwi i innych komórkach linii trombopoetycznej, takich jak megakariocyty.
Wchłanianie
Po podskórnym podaniu 3 do 15 mcg/kg mc. romiplostymu największe jego stężenie w surowicy pacjentów z pierwotną małopłytkowością immunologiczną uzyskano po 7-50 godzinach (mediana 14 godzin). U tych pacjentów stężenie produktu leczniczego w surowicy krwi było zróżnicowane i nie było powiązane z podaną dawką. Wydaje się, że stężenie romiplostymu w surowicy krwi jest odwrotnie proporcjonalne do liczby płytek krwi.
Dystrybucja
U zdrowych osób objętość dystrybucji romiplostymu po dożylnym podaniu romiplostymu zmniejszyła się nieliniowo z 122, 78,8, do 48,2 ml/kg mc. dla dożylnych dawek wynoszących odpowiednio 0,3, 1,0 oraz 10 mcg/kg mc. To nieliniowe zmniejszenie objętości dystrybucji jest zgodne z wiązaniem romiplostymu przez komórki docelowe (megakariocyty i płytki krwi), które może być wysycone przy podaniu większych dawek.
Eliminacja
Okres półtrwania w fazie eliminacji romiplostymu u pacjentów z pierwotną małopłytkowością immunologiczną mieścił się w przedziale od 1 do 34 dni (mediana 3,5 dnia).
Eliminacja romiplostymu z surowicy krwi częściowo zależy od receptora trombopoetyny na płytkach krwi. W konsekwencji w przypadku określonej dawki wysoka liczba płytek krwi u pacjentów wiąże się z małym stężeniem osoczowym i odwrotnie. W innym badaniu klinicznym, obejmującym pierwotną małopłytkowość immunologiczną nie zaobserwowano kumulacji stężenia osoczowego po podaniu 6 tygodniowych dawek romiplostymu (3 mcg/kg mc.).
Szczególne populacje
Nie badano farmakokinetyki romiplostymu u pacjentów z zaburzeniami czynności nerek i wątroby. Stwierdzono, że na farmakokinetykę romiplostymu nie mają znaczącego wpływu klinicznego - wiek, masa ciała i płeć.
Dzieci i młodzież
Dane farmakokinetyczne dotyczące romiplostymu uzyskano na podstawie danych 21 pacjentów z pierwotną małopłytkowością immunologiczną z dwóch badań z udziałem dzieci i młodzieży. W badaniu S6 (20060195) dane dotyczące stężenia romiplostymu uzyskano od 17 pacjentów podczas stosowania dawek wynoszących od 1 do 10 mcg/kg mc. W badaniu S7 (20090340) obszerne dane dotyczące stężenia romiplostymu uzyskano od 4 pacjentów (podczas stosowania dawek wynoszących 7 mcg/kg mc. u 2 pacjentów oraz 9 mcg/kg mc. u pozostałych 2 osób). Wartości stężenia romiplostymu w surowicy w populacji dzieci i młodzieży z pierwotną małopłytkowością immunologiczną mieściły się w zakresie obserwowanym u dorosłych pacjentów z pierwotną małopłytkowością immunologiczną otrzymujących romiplostym w takim samym zakresie dawkowania. Podobnie jak w przypadku dorosłych osób z pierwotną małopłytkowościa immunologiczną, farmakokinetyka romiplostymu jest wysoce zmienna w populacji dzieci i młodzieży z tą chorobą, a dane farmakokinetyczne nie są wiarygodne ani przewidywalne. Jednak ze względu na brak wystarczających danych nie można wyciągnąć istotnych wniosków dotyczących wpływu dawki i wieku na farmakokinetykę romiplostymu.
5.3 Przedkliniczne dane o bezpieczeństwie
Badania toksykologiczne wielokrotnych dawek romiplostymu prowadzono u szczurów przez 4 tygodnie oraz u małp przez okres do 6 miesięcy. Ogólnie działania zaobserwowane w trakcie tych badań były związane z trombopoetycznym działaniem romiplostymu i były podobne niezależnie od czasu trwania badania. Odczyny w miejscu podawania wstrzyknięć były również związane z podawaniem romiplostymu. W przypadku wszystkich badanych dawek zaobserwowano zwłóknienie szpiku kostnego u szczurów. W badaniach tych nie stwierdzono zwłóknienia szpiku u zwierząt, które przebyły 4-tygodniowy okres rekonwalescencji po zakończeniu leczenia, co wskazuje na odwracalność.
W 1-miesięcznych badaniach toksykologicznych z udziałem szczurów i małp zaobserwowano niewielkie zmniejszenie liczby erytrocytów, hematokrytu i stężenia hemoglobiny. Stwierdzono również stymulujący wpływ na produkcję leukocytów, gdyż w niewielkim stopniu wzrosła liczba neutrofili, limfocytów, monocytów i eozynofili we krwi obwodowej. W czasie długotrwałego badania na małpach stwierdzono brak wpływu na linie erytroidalną i leukocytarną, jeśli romiplostym podawany był przez 6 miesięcy, a dawkowanie zmniejszyło się z 3 razy na tydzień do raz na tydzień. Ponadto w kluczowych badaniach III fazy romiplostym nie wpływał na populację erytrocytów i leukocytów w porównaniu z osobnikami otrzymującymi placebo.
Ze względu na wytwarzanie neutralizujących przeciwciał działanie farmakodynamiczne romiplostymu u szczurów często zmniejszało się podczas wydłużonego okresu podawania leku. Badania toksykokinetyczne wykazały brak interakcji pomiędzy przeciwciałami a oznaczonymi stężeniami. Chociaż w badaniach na zwierzętach stosowano duże dawki, to ze względu na fakt, że gatunki zwierząt wykorzystywane w warunkach laboratoryjnych i ludzie mają różną wrażliwość na farmakodynamiczne działanie romiplostymu oraz działanie neutralizujące przeciwciał, nie można wiarygodnie oszacować marginesów bezpieczeństwa.
Karcynogeneza
Karcynogenny potencjał romiplostymu nie był badany. Dlatego też, ryzyko potencjalnego karcynogennego działania romiplostymu u ludzi pozostaje nieznane.
Toksyczny wpływ na reprodukcję
We wszystkich badaniach rozwojowych wytwarzane były neutralizujące przeciwciała mogące hamować działanie romiplostymu. W badaniach rozwoju zarodkowo-płodowego u myszy i szczurów, jedynie u myszy stwierdzono zmniejszenie masy ciała matek. W przypadku myszy stwierdzono zwiększenie liczby poronień w okresie poimplantacyjnym. W badaniach rozwoju przedporodowego i poporodowego u szczurów stwierdzono wydłużenie okresu ciąży oraz niewielki wzrost śmiertelności okołoporodowej młodych. Wiadomo, że romiplostym przenika przez barierę łożyskową u szczurów i może być przekazywany przez matkę rozwijającemu się płodowi oraz stymulować produkcję płytek krwi w organizmie płodu. Po zastosowaniu romiplostymu nie zaobserwowano żadnego wpływu na płodność u szczurów.
6. DANE FARMACEUTYCZNE
6.1 Wykaz substancji pomocniczych
Mannitol (E421)
Sacharoza
L-histydyna
Kwas solny (do ustalenia pH)
Polisorbat 20
6.2 Niezgodności farmaceutyczne
Nie mieszać tego produktu leczniczego z innymi produktami leczniczymi, oprócz wymienionych w punkcie 6.6.
6.3 Okres ważności
5 lat.
Po rozpuszczeniu: wykazano, że chemiczna i fizyczna stabilność w trakcie stosowania wynosi 24 godziny zarówno w temperaturze 25°C, jak i w lodówce (2°C – 8°C), jeśli produkt leczniczy jest chroniony przed światłem i przechowywany w oryginalnej fiolce.
Z mikrobiologicznego punktu widzenia produkt leczniczy należy wykorzystać od razu. Jeśli produkt leczniczy nie jest wykorzystany od razu, wówczas za czas i warunki przechowywania do czasu użycia odpowiedzialny jest użytkownik, przy czym zazwyczaj czas przechowywania nie powinien być dłuższy niż 24 godziny zarówno w temperaturze 25°C, jak i w lodówce (2°C – 8°C), przy zachowaniu ochrony przed światłem.
Po rozcieńczeniu: wykazano, że chemiczna i fizyczna stabilność w trakcie stosowania wynosi 4 godziny w temperaturze 25°C zarówno podczas przechowywania rozcieńczonego produktu w strzykawce jednorazowego użytku, jak i podczas przechowywania w lodówce (2°C – 8°C) w oryginalnej fiolce.
Z mikrobiologicznego punktu widzenia rozcieńczony produkt leczniczy należy wykorzystać od razu. Jeśli produkt leczniczy nie jest wykorzystany od razu, wówczas za czas i warunki przechowywania do czasu użycia odpowiedzialny jest użytkownik, przy czym zazwyczaj czas przechowywania nie powinien być dłuższy niż 4 godziny w temperaturze 25°C zarówno w przypadku strzykawek jednorazowego użytku, jak i w lodówce (2°C – 8°C) w przypadku oryginalnych fiolek, przy zachowaniu ochrony przed światłem.
6.4 Specjalne środki ostrożności podczas przechowywania
Przechowywać w lodówce (2°C – 8°C).
Nie zamrażać.
Przechowywać w oryginalnym opakowaniu w celu ochrony przed światłem. Może być wyjęty z lodówki i przechowywany w temperaturze pokojowej (do 25°C) przez 30 dni, jeśli jest przechowywany w oryginalnym opakowaniu.
Warunki przechowywania po rozpuszczeniu i rozcieńczeniu produktu leczniczego, patrz punkt 6.3.
6.5 Rodzaj i zawartość opakowania
Fiolka jednodawkowa (bezbarwne szkło Typu I) z korkiem (kauczuk chlorobutylowy), kapslem (aluminium) oraz zamknięciem typu flip-off (polipropylen). Fiolka zawierająca 125 mcg ma zamknięcie koloru beżowego, fiolka zawierająca 250 mcg – czerwonego, a fiolka zawierająca 500 mcg – niebieskiego.
Pudełko tekturowe zawierające 1 lub 4 fiolki z romiplostymem.
Nie wszystkie wielkości opakowań muszą znajdować się w obrocie.
6.6 Specjalne środki ostrożności dotyczące usuwania i przygotowania produktu leczniczego do
stosowania
Rozpuszczenie
Nplate jest jałowym, ale niezawierającym konserwantów produktem leczniczym i jest przeznaczony tylko do jednorazowego użytku. Nplate powinien być rozpuszczony zgodnie z zasadami jałowości.
Nplate 125 mikrogramów, proszek do sporządzania roztworu do wstrzykiwań
Nplate 125 mikrogramów, proszek do sporządzania roztworu do wstrzykiwań należy rozpuścić w 0,44 ml jałowej wody do wstrzykiwań w celu otrzymania 0,25 ml roztworu do podania. Każda fiolka zawiera nadmiar roztworu, tak aby podać 125 mcg romiplostymu (patrz: poniższa tabela z podaną zawartością fiolki).
Nplate 250 mikrogramów, proszek do sporządzania roztworu do wstrzykiwań
Nplate 250 mikrogramów, proszek do sporządzania roztworu do wstrzykiwań należy rozpuścić w 0,72 ml wody do wstrzykiwań w celu otrzymania 0,5 ml roztworu do podania. Każda fiolka zawiera nadmiar roztworu tak, aby podać 250 mcg romiplostymu (patrz: poniższa tabela z podaną zawartością fiolki).
Nplate 500 mikrogramów, proszek do sporządzania roztworu do wstrzykiwań
Nplate 500 mikrogramów, proszek do sporządzania roztworu do wstrzykiwań należy rozpuścić w 1,2 ml wody do wstrzykiwań w celu otrzymania 1 ml roztworu do podania. Każda fiolka zawiera nadmiar roztworu tak, aby podać 500 mcg romiplostymu (patrz: poniższa tabela z podaną zawartością fiolki).
Zawartość fiolki:
| Nplate fiolka jednorazowego użytku | Całkowita zawartość romiplostymu w fiolce | Objętość jałowej wody do wstrzykiwań | Dostarczana ilość produktu i objętość | Końcowe stężenie | ||
| 125 mcg | 230 mcg | + | 0,44 ml | = | 125 mcg w 0,25 ml | 500 mcg/ml |
| 250 mcg | 375 mcg | + | 0,72 ml | = | 250 mcg w 0,50 ml | 500 mcg/ml |
| 500 mcg | 625 mcg | + | 1,20 ml | = | 500 mcg w 1,00 ml | 500 mcg/ml |
Podczas rozpuszczania produktu leczniczego należy używać wyłącznie jałowej wody do wstrzykiwań. Do rozpuszczania produktu leczniczego nie powinno się używać roztworów chlorku sodu ani wody bakteriostatycznej.
Wodę do wstrzykiwań należy wprowadzić bezpośrednio do fiolki. Podczas rozpuszczania produktu leczniczego, można delikatnie przekręcać i obracać zawartością fiolki. Nie powinno się potrząsać ani mocno poruszać fiolką. Rozpuszczenie produktu Nplate trwa przeciętnie mniej niż 2 minuty. Przed podaniem roztworu należy go obejrzeć i sprawdzić, czy nie ma w nim zanieczyszczeń lub przebarwień. Rozpuszczony roztwór powinien być przejrzysty i bezbarwny. Nie powinien być podawany, jeśli stwierdzono w nim zanieczyszczenia i (lub) przebarwienia.
Warunki przechowywania po rozpuszczeniu produktu leczniczego, patrz punkt 6.3.
Wszelkie niewykorzystane resztki produktu leczniczego lub jego odpady należy usunąć zgodnie z lokalnymi przepisami.
Rozcieńczenie (wymagane w przypadku gdy dawka obliczona dla indywidualnego pacjenta jest mniejsza niż 23 mcg)
Po wstępnym rozpuszczeniu romiplostymu z użyciem odpowiedniej objętości jałowej wody do wstrzykiwań w przypadku wszystkich wielkości fiolek uzyskuje się stężenie 500 mcg/ml. Jeśli dawka obliczona dla indywidualnego pacjenta jest mniejsza niż 23 mcg (patrz punkt 4.2), konieczne jest dodatkowe rozcieńczenie roztworu w celu uzyskania stężenia 125 mcg/ml z użyciem niezawierającego środków konserwujących, jałowego roztworu chlorku sodu (9 mg/ml; 0,9%) do wstrzykiwań, tak aby zapewnić podanie dokładnej dawki (patrz: tabela poniżej).
Zasady rozcieńczenia produktu leczniczego:
Nplate fiolka jednorazowego użytku | Objętość niezawierającego środków konserwujących, jałowego roztworu chlorku sodu (9 mg/ml; 0,9%) do wstrzykiwań, którą należy dodać do fiolki zawierającej rozpuszczony produkt leczniczy. | Stężenie po rozcieńczeniu |
| 125 mcg | 1,38 ml | 125 mcg/ml |
| 250 mcg | 2,25 ml | 125 mcg/ml |
| 500 mcg | 3,75 ml | 125 mcg/ml |
Do rozcieńczenia produktu leczniczego można używać wyłącznie niezawierającego środków konserwujących, jałowego roztworu chlorku sodu (9 mg/ml; 0,9%) do wstrzykiwań. W celu rozcieńczenia nie należy stosować wodnego roztworu glukozy (5%) ani jałowej wody do wstrzykiwań. Nie przeprowadzono badań dla innych rozcieńczalników.
Warunki przechowywania po rozcieńczeniu rozpuszczonego produktu leczniczego, patrz punkt 6.3.
7. PODMIOT ODPOWIEDZIALNY POSIADAJĄCY POZWOLENIE NA DOPUSZCZENIE DO OBROTU
Amgen Europe B.V.
Minervum 7061
4817 ZK Breda
Holandia
8. NUMERY POZWOLEŃ NA DOPUSZCZENIE DO OBROTU
EU/1/08/497/009
EU/1/08/497/010
EU/1/08/497/001
EU/1/08/497/003
EU/1/08/497/002
EU/1/08/497/004
9. DATA WYDANIA PIERWSZEGO POZWOLENIA NA PODUSZCZENIE DO OBROTU
I DATA PRZEDŁUŻENIA POZWOLENIA
Data wydania pierwszego pozwolenia na dopuszczenie do obrotu: 4 lutego 2009 Data ostatniego przedłużenia pozwolenia: 20 grudnia 2013
10. DATA ZATWIERDZENIA LUB CZĘŚCIOWEJ ZMIANY TEKSTU
CHARAKTERYSTYKI PRODUKTU LECZNICZEGO
Szczegółowe informacje o tym produkcie leczniczym są dostępne na stronie internetowej Europejskiej Agencji Leków http://www.ema.europa.eu.
Nplate 250 mikrogramów, proszek i rozpuszczalnik do sporządzania roztworu do wstrzykiwań Nplate 500 mikrogramów, proszek i rozpuszczalnik do sporządzania roztworu do wstrzykiwań
1. NAZWA PRODUKTU LECZNICZEGO
Nplate 250 mikrogramów, proszek i rozpuszczalnik do sporządzania roztworu do wstrzykiwań Nplate 500 mikrogramów, proszek i rozpuszczalnik do sporządzania roztworu do wstrzykiwań
2. SKŁAD JAKOŚCIOWY I ILOŚCIOWY
Nplate 250 mikrogramów, proszek i rozpuszczalnik do sporządzania roztworu do wstrzykiwań
Każda fiolka zawiera 250 mcg romiplostymu. Po rozpuszczeniu otrzymana objętość 0,5 ml roztworu zawiera 250 mcg romiplostymu (500 mcg/ml). Każda fiolka zawiera nadmiar roztworu, tak aby zapewnić podanie 250 mcg romiplostymu.
Nplate 500 mikrogramów, proszek i rozpuszczalnik do sporządzania roztworu do wstrzykiwań
Każda fiolka zawiera 500 mcg romiplostymu. Po rozpuszczeniu otrzymana objętość 1 ml roztworu zawiera 500 mcg romiplostymu (500 mcg/ml). Każda fiolka zawiera nadmiar roztworu, tak aby zapewnić podanie 500 mcg romiplostymu.
Romiplostym jest produkowany za pomocą technologii rekombinowanego DNA z komórek Escherichia coli (E. coli).
Pełny wykaz substancji pomocniczych, patrz punkt 6.1.
3. POSTAĆ FARMACEUTYCZNA
Proszek i rozpuszczalnik do sporządzania roztworu do wstrzykiwań (proszek do sprządzania płynu do wstrzykiwań).
Proszek jest koloru białego.
Rozpuszczalnik jest przezroczystą, bezbarwną cieczą.
4. SZCZEGÓŁOWE DANE KLINICZNE
4.1 Wskazania do stosowania
Nplate jest wskazany do stosowania w leczeniu dorosłych pacjentów z pierwotną małopłytkowością immunologiczną, którzy wykazują niedostateczną odpowiedź na inne sposoby leczenia (np. terapię kortykosteroidami, immunoglobulinami) (patrz punkty 4.2 i 5.1).
4.2 Dawkowanie i sposób podawania
Leczenie powinno być prowadzone pod nadzorem lekarza mającego doświadczenie w leczeniu chorób hematologicznych.
Dawkowanie
Nplate powinien być podawany raz w tygodniu jako wstrzyknięcie podskórne.
Dawka początkowa
Początkowa dawka romiplostymu wynosi 1 mcg/kg mc., z uwzględnieniem dokładnej masy ciała pacjenta na początku leczenia.
Obliczenie dawki
| Początkowa lub kolejna dawka raz w tygodniu: | Masa ciała* w kg x dawka w mcg/kg mc. = indywidualna dawka dla pacjenta w mcg |
| Otrzymana objętość: | Dawka w mcg x 1 ml = objętość do wstrzyknięcia w ml 500 mcg |
| Przykład: | Początkowa dawka romiplostymu dla pacjenta o masie ciała 75 kg wynosi 1 mcg/kg mc. Indywidualna dawka dla pacjenta = 75 kg x 1 mcg/kg mc.= 75 mcg Odpowiednia objętość roztworu Nplate, którą należy wstrzyknąć = 75 mcg x 1 ml = 0,15 ml 500 mcg |
* Przy obliczaniu dawki romiplostymu należy wziąć pod uwagę zawsze masę ciała pacjenta na początku leczenia. Późniejsze dostosowania dawki są dokonywane tylko na podstawie zmian w liczbie płytek krwi i polegają na zwiększeniu o 1 mcg/kg mc. (patrz tabela poniżej).
Dostosowanie dawki
Do obliczenia dawki należy wziąć pod uwagę masę ciała pacjenta na początku leczenia. Cotygodniową dawkę romiplostymu należy następnie dostosowywać przez zwiększanie jej o 1 mcg/kg mc. do czasu, kiedy pacjent osiągnie liczbę płytek krwi ≥ 50 x 109/l. Liczba płytek krwi powinna być oznaczana co tydzień, do czasu uzyskania stabilnej liczby płytek krwi (liczba płytek ≥ 50 x 109/l utrzymująca się przez okres co najmniej 4 tygodni bez dostosowywania dawki). Następnie oznaczenie liczby płytek krwi należy przeprowadzać raz w miesiącu. Maksymalna dawka podawana raz w tygodniu nie powinna przekraczać 10 mcg/kg mc.
Dostosowanie dawki powinno odbywać się wg następujących zasad:
Liczba płytek krwi (x 109/l) | Działanie |
| < 50 | Zwiększyć cotygodniową dawkę o 1 mcg/kg mc. |
| > 150 w ciągu dwóch kolejnych tygodni | Zmniejszyć cotygodniową dawkę o 1 mcg/kg mc. |
| > 250 | Nie podawać produktu, kontynuować oznaczanie liczby płytek krwi raz w tygodniu. Po zmniejszeniu liczby płytek krwi do wartości < 150 x 109/l, wznowić podawanie raz w tygodniu w dawce zmniejszonej o 1 mcg/kg mc. |
Z uwagi na zmienność osobniczą w reakcji płytek krwi na leczenie, u niektórych pacjentów po zmniejszeniu dawki produktu lub przerwaniu leczenia może dojść do nagłego spadku liczby płytek krwi poniżej wartości 50 x 109/l. W takich przypadkach, o ile jest to uzasadnione klinicznie, należy rozważyć przyjęcie większych wartości granicznych dla liczby płytek krwi przy których zmniejsza się dawkę (200 x 109/l) lub przerywa leczenie (400 x 109/l) według oceny lekarza.
Utrata odpowiedzi lub niepowodzenie w utrzymaniu odpowiedzi płytkowej za pomocą zalecanych dawek romiplostymu powinno skłaniać do poszukiwania przyczyn (patrz punkt 4.4, Utrata odpowiedzi na romiplostym).
Przerwanie stosowania produktu leczniczego
Leczenie romiplostymem należy przerwać, jeśli po czterech tygodniach jego podawania w największej tygodniowej dawce 10 mcg/kg mc. liczba płytek krwi nie zwiększy się do dostatecznie wysokiego poziomu, który pozwala uniknąć klinicznie istotnego krwawienia.
Okresowo należy wykonywać ocenę stanu klinicznego pacjentów, a o kontynuacji leczenia powinien decydować indywidualnie w każdym przypadku lekarz prowadzący. U pacjentów, u których nie wykonano splenektomii, powinno to obejmować ocenę w kontekście splenektomii. Istnieje prawdopodobieństwo, że po przerwaniu leczenia nastąpi nawrót małopłytkowości (patrz punkt 4.4).
Pacjenci w podeszłym wieku (≥ 65 lat)
Nie zaobserwowano żadnych ogólnych różnic w bezpieczeństwie czy też skuteczności stosowania produktu u pacjentów w wieku < 65 oraz ≥ 65 lat (patrz punkt 5.1). Chociaż w oparciu o dostępne dane nie ma konieczności dostosowywania sposobu dawkowania u pacjentów w podeszłym wieku, zaleca się zachowanie ostrożności z tego powodu, że do badań klinicznych włączono dotychczas niewielu pacjentów z tej grupy wiekowej.
Dzieci i młodzież
Bezpieczeństwo i skuteczność romiplostymu 250 mcg lub 500 mcg w postaci proszku i rozpuszczalnika do sporządzenia roztworu do wstrzykiwań, stosowanego również do samodzielnego podawania u spełniających odpowiednie kryteria dorosłych pacjentów, nie zostały określone u dzieci i młodzieży w wieku poniżej 18 lat. Aktualne dane przedstawiono w punktach 4.8 i 5.1, ale brak zaleceń dotyczących dawkowania.
Samodzielne podawanie romiplostymu w grupie dzieci i młodzieży jest niedozwolone. Dane na ten temat nie są dostępne.
Dla dzieci i młodzieży bardziej odpowiednie do podania mogą być inne postaci farmaceutyczne i moce.
Pacjenci z zaburzeniami czynności wątroby
Romiplostymu nie należy stosować u pacjentów z zaburzeniami czynności wątroby w stopniu od umiarkowanego do ciężkiego (wynik ≥ 7 w skali Child-Pugh), chyba, że przewidywane korzyści przewyższają możliwe ryzyko wystąpienia zakrzepicy żyły wrotnej u pacjentów z trombocytopenią w przebiegu niewydolności wątroby leczonych agonistami trombopoetyny (TPO) (patrz punkt 4.4).
Jeśli zastosowanie romiplostymu jest konieczne, należy ściśle kontrolować liczbę płytek krwi, aby zminimalizować ryzyko wystąpienia powikłań zakrzepowo-zatorowych.
Pacjenci z zaburzeniami czynności nerek
W tych populacjach pacjentów nie przeprowadzono żadnych oficjalnych badań klinicznych. Należy zachować ostrożność stosując Nplate u tych pacjentów.
Sposób podawania
Do podania podskórnego.
Po rekonstytucji proszku, Nplate w postaci roztworu do wstrzykiwań należy podawać podskórnie. Wstrzykiwana objętość może być bardzo mała. W trakcie przygotowania produktu Nplate należy zachować ostrożność przy obliczaniu dawki i rekonstytucji jej w odpowiedniej ilości jałowej wody do wstrzykiwań. Należy zwrócić szczególną uwagę na to, aby z fiolki pobrać właściwą objętość roztworu produktu Nplate do podania podskórnego – należy używać strzykawki z podziałką 0,01 ml.
Pacjenci, u których stabilna liczba płytek krwi ≥ 50 x 109/l utrzymuje się przez okres co najmniej 4 tygodni bez dostosowywania dawki, mogą, pod kontrolą lekarza prowadzącego, samodzielnie podawać sobie roztwór do wstrzykiwań Nplate. Pacjenci zakwalifikowani do samodzielnego podawania produktu Nplate, powinni zostać przeszkoleni w zakresie tej techniki.
Po pierwszych 4 tygodniach samodzielnego wstrzykiwania leku, sposób rekonstytucji i podawania produktu Nplate przez pacjenta powinien zostać jeszcze raz skontrolowany. Tylko pacjenci, którzy umieją właściwie rozpuszczać i wstrzykiwać samodzielnie Nplate będą mogli kontynuować ten sposób podawania.
Instrukcja dotycząca rekonstytucji i podawania produktu leczniczego, patrz punkt 6.6.
4.3 Przeciwwskazania
Nadwrażliwość na substancję czynną lub na którąkolwiek substancję pomocniczą wymienioną w punkcie 6.1, lub na białka pochodzące z E. coli.
4.4 Specjalne ostrzeżenia i środki ostrożności dotyczące stosowania
Identyfikowalność
W celu poprawienia identyfikowalności biologicznych produktów leczniczych należy czytelnie zapisać nazwę i numer serii podawanego produktu.
Nawrót małopłytkowości i krwawienie po odstawieniu produktu leczniczego
Istnieje ryzyko nawrotu małopłytkowości po zaprzestaniu leczenia romiplostymem. Istnieje zwiększone ryzyko wystąpienia krwawienia w razie przerwania stosowania romiplostymu w trakcie przyjmowania środków przeciwkrzepliwych lub przeciwpłytkowych. Pacjentów należy dokładnie obserwować, czy występuje u nich zmniejszenie liczby płytek krwi, a także powinni oni być leczeni zachowawczo, aby zapobiec wystąpieniu krwawienia po zakończeniu leczenia romiplostymem. Zaleca się, aby w razie przerwania stosowania romiplostymu, rozpocząć leczenie w kierunku pierwotnej małopłytkowości immunologicznej zgodnie z aktualnie obowiązującymi zaleceniami dotyczącymi leczenia. Dodatkowe leczenie zachowawcze może obejmować odstawienie leków przeciwkrzepliwych i (lub) przeciwpłytkowych, odwrócenie działania antykoagulacyjnego lub przetoczenie koncentratu płytek krwi.
Zwiększenie ilości włókien retykulinowych w szpiku kostnym
Uważa się, że zwiększenie ilości włókien retykulinowych w szpiku kostnym jest wynikiem stymulowania receptora trombopoetyny, prowadzącego do zwiększenia liczby megakariocytów w szpiku kostnym, które następnie mogą wydzielać cytokiny. O zwiększeniu ilości włókien retykulinowych mogą świadczyć zmiany morfologiczne w komórkach krwi obwodowej. Zwiększenie ilości włókien retykulinowych można stwierdzić za pomocą trepanobiopsji szpiku kostnego. W związku z powyższym zaleca się, aby przed rozpoczęciem oraz w trakcie leczenia romiplostymem wykonywać badania obejmujące rozmaz i pełną morfologię krwi w celu wykrycia nieprawidłowości morfologicznych dotyczących komórek. W celu uzyskania informacji odnośnie obserwowanego zwiększenia ilości włókien retykulinowych w badaniach klinicznych z romiplostymem, patrz punkt 4.8.
W razie zauważenia u pacjentów utraty skuteczności leczenia oraz stwierdzenia nieprawidłowych wyników rozmazu krwi obwodowej należy przerwać leczenie romiplostymem i wykonać badanie fizykalne, a także rozważyć przeprowadzenie trepanobiopsji szpiku kostnego z zastosowaniem odpowiedniego barwienia do oznaczenia retykuliny. Jeśli dostępne są wyniki poprzedniej trepanobiopsji szpiku kostnego, należy dokonać porównania wyników obu biopsji. Jeśli u pacjenta utrzymuje się skuteczność leczenia, ale wyniki rozmazu krwi obwodowej wykazują nieprawidłowości, lekarz powinien postępować zgodnie z odpowiednim osądem klinicznym, w tym rozważyć wykonanie trepanobiopsji szpiku kostnego. Ponadto należy ponownie ocenić stosunek ryzyko-korzyść związany ze stosowaniem romiplostymu oraz inne możliwości leczenia pierwotnej małopłytkowości immunologicznej.
Powikłania zakrzepowe i zakrzepowo-zatorowe
Podczas stosowania romiplostymu w grupie pacjentów z pierwotną małopłytkowością immunologiczną obserwowano zdarzenia zakrzepowe i zakrzepowo-zatorowe, w tym zakrzepicę żył głębokich, zatorowość płucną i zawał mięśnia sercowego. Zdarzenia te występowały niezależnie od liczby płytek krwi (patrz punkt 4.8). Obserwowana w badaniach klinicznych częstość występowania zdarzeń zakrzepowych i zakrzepowo-zatorowych wyniosła 6,0% w przypadku romiplostymu i 3,6% w przypadku placebo. Należy zachować ostrożność podając romiplostym pacjentom ze znanymi czynnikami ryzyka powikłań zakrzepowo-zatorowych, w tym m.in. z dziedzicznymi (np. czynnik V Leiden) lub nabytymi czynnikami ryzyka (np. niedobór AT III, zespół antyfosfolipidowy), pacjentom w zaawansowanym wieku, pacjentom długotrwale unieruchomionym, pacjentom z nowotworami złośliwymi, osobom stosującym środki antykoncepcyjne i hormonalną terapię zastępczą, pacjentom po operacji chirurgicznej i (lub) urazie, pacjentom otyłym i palącym. Zaleca się kontrolę pacjentów pod kątem objawów przedmiotowych i podmiotowych zdarzeń zakrzepowych i zakrzepowo-zatorowych oraz niezwłoczne leczenie zgodnie z wytycznymi obowiązującymi w placówce i standardową praktyką medyczną.
U pacjentów z przewlekłymi chorobami wątroby otrzymujących romiplostym zgłaszano przypadki zdarzeń zakrzepowo-zatorowych, w tym zakrzepicy żyły wrotnej. W tych populacjach pacjentów romiplostym należy stosować z zachowaniem ostrożności. Należy postępować zgodnie ze wskazówkami dotyczącymi dostosowywania dawki (patrz punkt 4.2).
Błędy medyczne
U pacjentów otrzymujących Nplate zgłaszano błędy medyczne, w tym przedawkowanie i zastosowanie niewystarczającej dawki leku. Należy postępować zgodnie z zasadami dotyczącymi obliczania i dostosowania dawki (patrz punkt 4.2).
Przedawkowanie może powodować nadmierne zwiększenie liczby płytek krwi, które wiąże się z powikłaniami zakrzepowymi i zakrzepowo-zatorowymi. Jeżeli liczba płytek krwi zwiększy się znacząco, należy przerwać stosowanie produktu Nplate i kontrolować liczbę płytek. Ponowne leczenie produktem Nplate należy wprowadzić zgodnie z zaleceniami dotyczącymi dawkowania i podawania. Zastosowanie niewystarczającej dawki leku może powodować mniejszą niż przewidywana liczbę płytek krwi i możliwość wystąpienia krwawienia. U pacjentów otrzymujących Nplate należy kontrolować liczbę płytek krwi (patrz punkty 4.2, 4.4 i 4.9).
Progresja istniejących zespołów mielodysplastycznych (ang. myelodysplastic syndromes, MDS)
Pozytywny stosunek korzyści do ryzyka dla romiplostymu wykazano wyłącznie w leczeniu małopłytkowości związanej z pierwotną małopłytkowością immunologiczną (patrz punkt 4.1); nie wolno go stosować w innych przypadkach klinicznych związanych z małopłytkowością.
Rozpoznanie pierwotnej małopłytkowości immunologicznej u pacjentów dorosłych i w podeszłym wieku należy potwierdzić poprzez wykluczenie innych jednostek chorobowych objawiających się małopłytkowością, w szczególności należy wykluczyć obecność zespołów mielodysplastycznych (ang. myelodysplastic syndromes, MDS). U pacjentów, u których obserwuje się objawy ogólnoustrojowe lub nieprawidłowe objawy przedmiotowe, takie jak zwiększona liczba obwodowych komórek blastycznych, należy wykonać biopsję i pobrać szpik w czasie trwania choroby i leczenia.
W badaniach klinicznych obejmujących leczenie romiplostymem u pacjentów z MDS obserwowano przypadki przemijającego zwiększenia liczby komórek blastycznych oraz zgłaszano przypadki progresji MDS do ostrej białaczki szpikowej (ang. acute myeloid leukaemia, AML). W randomizowanym badaniu kontrolowanym placebo, u pacjentów z MDS leczenie romiplostymem zakończono przedwcześnie ze względu na zbyt dużą liczbę przypadków progresji MDS do AML i zwiększenie liczby obwodowych komórek blastycznych o więcej niż 10% u pacjentów otrzymujących romiplostym. Wśród zgłoszeń dotyczących progresji MDS do AML zaobserwowano większe prawdopodobieństwo wystąpienia progresji u pacjentów z MDS zaklasyfikowanymi początkowo jako RAEB-1 niż u pacjentów z MDS o mniejszym ryzyku.
Nie wolno stosować romiplostymu w leczeniu małopłytkowości spowodowanej MDS ani żadną przyczyną inną niż pierwotna małopłytkowość immunologiczna, z wyjątkiem badań klinicznych.
Utrata odpowiedzi na romiplostym
Utrata odpowiedzi lub niepowodzenie w utrzymaniu odpowiedzi płytkowej za pomocą romiplostymu w dawce mieszczącej się w zalecanym zakresie powinno skłaniać do poszukiwania przyczyn, w tym immunogenności (patrz punkt 4.8) oraz zwiększonej ilości włókien retykulinowych w szpiku kostnym (powyżej).
Wpływ romiplostymu na czerwone i białe krwinki
Zmiany w liczbie czerwonych (zmniejszenie) i białych (zwiększenie) krwinek zaobserwowano w nieklinicznych badaniach toksykologicznych wykonanych na szczurach i małpach, a także u pacjentów z pierwotną małopłytkowością immunologiczną. Jednocześnie u pacjentów może wystąpić niedokrwistość i leukocytoza (w ciągu 4 tygodni), niezależnie od statusu wykonania splenektomii, jednakże stany te obserwowano częściej u pacjentów po przebytej splenektomii. Należy rozważyć kontrolowanie tych parametrów u pacjentów leczonych romiplostymem.
4.5 Interakcje z innymi produktami leczniczymi i inne rodzaje interakcji
Nie przeprowadzono badań dotyczących interakcji. Potencjalne interakcje romiplostymu z innymi podawanymi produktami leczniczymi spowodowane wiązaniami z białkami pozostają nieznane.
Produkty lecznicze stosowane w badaniach klinicznych w leczeniu pierwotnej małopłytkowości immunologicznej w skojarzeniu z romiplostymem obejmowały: kortykosteroidy, danazol i (lub) azatioprynę, dożylne immunoglobuliny (IVIG) oraz immunoglobuliny anty-D. W trakcie leczenia romiplostymem w skojarzeniu z innymi produktami leczniczymi stosowanymi w pierwotnej małopłytkowości immunologicznej należy kontrolować liczbę płytek krwi, aby nie dopuścić do jej wykroczenia poza zalecany zakres wartości (patrz punkt 4.2).
W trakcie leczenia skojarzonego z romiplostymem można zmniejszyć lub przerwać stosowanie kortykosteroidów, danazolu oraz azatiopryny (patrz punkt 5.1). Aby uniknąć zmniejszenia liczby płytek krwi poniżej zalecanej normy, ich liczba powinna być kontrolowana podczas zmniejszania dawek lub po zaprzestaniu podawania innych leków stosowanych w leczeniu pierwotnej małopłytkowości immunologicznej (patrz punkt 4.2).
4.6 Wpływ na płodność, ciążę i laktację
Ciąża
Brak danych lub istnieją tylko ograniczone dane dotyczące stosowania romiplostymu u kobiet w ciąży.
Badania na zwierzętach wykazały, że romiplostym przechodził przez łożysko oraz zwiększał liczbę płytek krwi w krwi płodowej. W badaniach na zwierzętach występowały również poimplantacyjna utrata płodu oraz niewielki wzrost śmiertelności okołoporodowej młodych (patrz punkt 5.3).
Nie zaleca się stosowania romiplostymu w okresie ciąży oraz u kobiet w wieku rozrodczym niestosujących skutecznej antykoncepcji.
Karmienie piersią
Nie wiadomo, czy romiplostym i (lub) jego metabolity przenikają do mleka kobiecego. Nie można wykluczyć zagrożenia dla noworodków i niemowląt. Decyzję o tym czy przerwać karmienie piersią lub przerwać (wstrzymać) podawanie romiplostymu należy podjąć po wzięciu pod uwagę korzyści płynących dla dziecka z karmienia piersią oraz korzyści dla kobiety z leczenia romiplostymem.
Płodność
Brak danych dotyczących płodności.
4.7 Wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn
Nplate wywiera umiarkowany wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn. W badaniach klinicznych u niektórych pacjentów występowały łagodne do umiarkowanych przejściowe zawroty głowy.
4.8 Działania niepożądane
Podsumowanie profilu bezpieczeństwa stosowania
Na podstawie analizy danych pochodzących od wszystkich dorosłych pacjentów z pierwotną małopłytkowością immunologiczną otrzymujących romiplostym w 4 kontrolowanych i 5 niekontrolowanych badaniach klinicznych stwierdzono, że całkowity odsetek pacjentów z działaniami niepożądanymi leczonych romiplostymem wyniósł 91,5% (248/271). Średni czas ekspozycji na romiplostym w populacji objętej badaniami wyniósł 50 tygodni.
Najcięższymi działaniami niepożądanymi, które mogą wystąpić w trakcie leczenia produktem Nplate są: nawrót małopłytkowości i krwawienia po przerwaniu leczenia, zwiększenie liczby włókien retykulinowych, powikłania zakrzepowe i zakrzepowo-zatorowe, błędy medyczne i progresja istniejących MDS do AML. Najczęściej obserwowanymi działaniami niepożądanymi były reakcje nadwrażliwości (w tym wysypka, pokrzywka i obrzęk naczynioruchowy) i ból głowy.
Tabelaryczne zestawienie działań niepożądanych
Częstość występowania została opisana w następujący sposób: bardzo często (≥1/10), często (≥1/100 do <1/10), niezbyt często (≥1/1 000 do <1/100), rzadko (≥1/10 000 do <1/1 000), bardzo rzadko (<1/10 000) i nieznana (częstość nie może być określona na podstawie dostępnych danych). W obrębie każdej klasy układów i narządów MedDRA oraz grupy określającej częstość występowania, działania niepożądane są wymienione zgodnie ze zmniejszającą się częstością występowania.
Klasyfikacja układów i narządów wg MedDRA | Bardzo często | Często | Niezbyt często |
| Zakażenia i zarażenia pasożytnicze | Zakażenie górnych dróg oddechowych Zapalenie błon śluzowych nosa*** | Zapalenie żołądka i jelit Zapalenie gardła*** Zapalenie spojówek*** Infekcje uszu*** Zapalenie zatok***/**** Zapalenie oskrzeli**** | Grypa Zakażenie umiejscowione Zapalenie jamy nosowo-gardłowej |
Klasyfikacja układów i narządów wg MedDRA | Bardzo często | Często | Niezbyt często |
Nowotwory łagodne, złośliwe i nieokreślone (w tym torbiele i polipy) | Szpiczak mnogi Zwłóknienie szpiku | ||
| Zaburzenia krwi i układu chłonnego | Zaburzenia dotyczące szpiku kostnego* Małopłytkowość* Niedokrwistość | Niedokrwistość aplastyczna Niewydolność szpiku kostnego Leukocytoza Splenomegalia Nadpłytkowość Zwiększenie liczby płytek krwi Nieprawidłowa liczba płytek krwi | |
| Zaburzenia układu immunologicznego | Nadwrażliwość** | Obrzęk naczynioruchowy | |
| Zaburzenia metabolizmu i odżywiania | Nietolerancja alkoholu Brak łaknienia Zmniejszony apetyt Odwodnienie Dna | ||
| Zaburzenia psychiczne | Bezsenność | Depresja Nieprawidłowe marzenia senne | |
| Zaburzenia układu nerwowego | Ból głowy | Zawroty głowy Migrena Parestezje | Klonus Zaburzenia smaku Niedoczulica Zmniejszone odczuwanie bodźców smakowych Neuropatia obwodowa Zakrzepica zatoki poprzecznej |
| Zaburzenia oka | Krwotok spojówkowy Zaburzenia akomodacji Ślepota Zaburzenia dotyczące oka Świąd oka Nasilenie łzawienia Obrzęk tarczy nerwu wzrokowego Zaburzenia widzenia | ||
| Zaburzenia ucha i błędnika | Zawroty głowy | ||
| Zaburzenia serca | Kołatanie serca | Zawał mięśnia sercowego Zwiększona częstość akcji serca | |
| Zaburzenia naczyniowe | Nagłe zaczerwienienie (Uderzenia gorąca) Zakrzepica żył głębokich | Niedociśnienie tętnicze Zatorowość naczyń obwodowych Niedokrwienie naczyń obwodowych Zapalenie żył Zakrzepowe zapalenie żył powierzchownych Zakrzepica Erytromelalgia |
Klasyfikacja układów i narządów wg MedDRA | Bardzo często | Często | Niezbyt często |
| Zaburzenia układu oddechowego, klatki piersiowej i śródpiersia | Ból jamy ustnej i gardła*** | Zatorowość płucna* | Kaszel Wyciek wodnisty z nosa Suchość błony śluzowej gardła Duszność Przekrwienie błony śluzowej nosa Ból podczas oddychania |
| Zaburzenia żołądka i jelit | Ból w nadbrzuszu*** | Nudności Biegunka Ból brzucha Zaparcia Niestrawność | Wymioty Krwotok z odbytnicy Przykry zapach z ust Dysfagia Refluks żołądkowo-przełykowy Obecność świeżej krwi w kale Krwotok z jamy ustnej Uczucie dyskomfortu w żołądku Zapalenie błony śluzowej jamy ustnej Przebarwienia zębów |
| Zaburzenia wątroby i dróg żółciowych | Zakrzepica żyły wrotnej Zwiększenie aktywności aminotransferaz | ||
| Zaburzenia skóry i tkanki podskórnej | Świąd Wybroczyny Wysypka | Łysienie Reakcja nadwrażliwości na światło Trądzik Kontaktowe zapalenie skóry Sucha skóra Egzema Rumień Wysypka złuszczająca Nieprawidłowy porost włosów Świerzbiączka Plamica Wysypka grudkowata Wysypka swędząca Guzki skórne Nieprawidłowy zapach skóry Pokrzywka | |
Zaburzenia mięśniowo-szkieletowe i tkanki łącznej | Bóle stawów Bóle mięśni Skurcze mięśni Bóle kończyn Bóle pleców Bóle kości | Sztywność mięśni Osłabienie mięśni Ból barku Drżenie mięśni | |
| Zaburzenia nerek i dróg moczowych | Obecność białka w moczu | ||
| Zaburzenia układu rozrodczego i piersi | Krwawienie z pochwy |
Klasyfikacja układów i narządów wg MedDRA | Bardzo często | Często | Niezbyt często |
| Zaburzenia ogólne i stany w miejscu podania | Uczucie zmęczenia Obrzęk obwodowy Objawy grypopodobne Ból Osłabienie Gorączka Dreszcze Reakcja w miejscu podania Obrzęki obwodowe*** | Krwotok w miejscu podania Ból w klatce piersiowej Drażliwość Złe samopoczucie Obrzęk twarzy Uczucie gorąca Uczucie podenerwowania | |
| Badania diagnostyczne | Zwiększenie ciśnienia krwi Zwiększenie aktywności dehydrogenazy mleczanowej we krwi Zwiększenie temperatury ciała Zmniejszenie masy ciała Zwiększenie masy ciała | ||
| Urazy, zatrucia i powikłania po zabiegach | Stłuczenie |
* patrz punkt 4.4.
** Reakcje nadwrażliwości, w tym przypadki wysypki, pokrzywki i obrzęku naczynioruchowego. *** Dodatkowe działania niepożądane odnotowane w badaniach z udziałem dzieci i młodzieży. **** Dodatkowe działania niepożądane odnotowane u dorosłych pacjentów z pierwotną małopłytkowością immunologiczną utrzymującą się do 12 miesięcy.
Dorośli pacjenci z pierwotną małopłytkowością immunologiczną utrzymującą się do 12 miesięcy.
Profil bezpieczeństwa romiplostymu był podobny u dorosłych pacjentów, niezależnie od czasu utrzymywania się pierwotnej małopłytkowości immunologicznej. W szczególności w zintegrowanej analizie pierwotnej małopłytkowości immunologicznej utrzymującej się ≤ 12 miesięcy (n = 311) uwzględniono biorących udział w 9 badaniach klinicznych 277 dorosłych pacjentów z pierwotną małopłytkowością immunologiczną utrzymującą się ≤ 12 miesięcy, którzy otrzymali co najmniej jedną dawkę romiplostymu (patrz również punkt 5.1). Zintegrowana analiza wykazała występowanie następujących działań niepożądanych (częstość występowania co najmniej 5% i o co najmniej 5% większa w przypadku Nplate w porównaniu z placebo lub leczeniem standardowym) u przyjmujących romiplostym pacjentów z pierwotną małopłytkowością immunologiczną utrzymującą się do 12 miesięcy, ale które nie były obserwowane u dorosłych pacjentów z pierwotną małopłytkowością immunologiczną utrzymującą się > 12 miesięcy: zapalenie oskrzeli, zapalenie zatok [zgłaszane często (≥ 1/100 do < 1/10)].
Dzieci i młodzież
W badaniach klinicznych z udziałem dzieci i młodzieży 282 pacjentów z pierwotną małopłytkowością immunologiczną leczono romiplostymem w ramach 2 badań kontrolowanych oraz 3 badań bez grupy kontrolnej. Mediana czasu trwania ekspozycji wynosiła 65,4 tygodnia. Ogólny profil bezpieczeństwa był zbliżony do profilu obserwowanego u osób dorosłych.
Informacje na temat działań niepożądanych u dzieci i młodzieży pochodzą z każdego zestawienia danych dotyczących bezpieczeństwa z projektów prowadzonych z randomizacją (2 kontrolowane badania kliniczne) oraz z całościowego zestawienia danych dotyczących bezpieczeństwa (2 kontrolowane badania kliniczne i 3 badania kliniczne bez grupy kontrolnej) w przypadku dzieci i młodzieży z pierwotną małopłytkowością immunologiczną, a ich częstość występowania była o co najmniej 5% większa w grupie leczonej romiplostymem w porównaniu z grupą otrzymującą placebo, a wśród pacjentów leczonych romiplostymem wynosiła co najmniej 5%.
Do najczęściej występujących działań niepożądanych u dzieci i młodzieży w wieku od pierwszego roku życia, chorujących na pierwotną małopłytkowość immunologiczną należały zakażenie górnych dróg oddechowych, zapalenie błony śluzowej nosa, kaszel, ból jamy ustnej i gardła, ból w nadbrzuszu, biegunka, wysypka, gorączka, stłuczenie (zgłaszane bardzo często, u ≥ 1/10 pacjentów), a także zapalenie gardła, zapalenie spojówek, infekcje uszu, zapalenie żołądka i jelit, zapalenie zatok, plamica, pokrzywka i obrzęk obwodowy [zgłaszane często (≥ 1/100 do < 1/10)].
W badaniach z udziałem dzieci i młodzieży ból jamy ustnej i gardła, ból w nadbrzuszu, zapalenie błony śluzowej nosa, zapalenie gardła, zapalenie spojówek, infekcje uszu, zapalenie zatok oraz obrzęk obwodowy stanowiły dodatkowe działania niepożądane w porównaniu z działaniami niepożądanymi odnotowanymi u osób dorosłych.
Niektóre z działań niepożądanych obserwowanych u osób dorosłych występowały częściej u dzieci i młodzieży, np. kaszel, biegunka, wysypka, gorączka i stłuczenie zgłaszane bardzo często (u ≥ 1/10 pacjentów) oraz plamica i pokrzywka zgłaszane często u dzieci i młodzieży (u ≥ 1/100 do < 1/10 pacjentów).
Omówienie wybranych działań niepożądanych
Ponadto działania przedstawione poniżej zostały uznane za związane z leczeniem romiplostymem.
Epizody krwawienia
W całym programie badań klinicznych z udziałem osób dorosłych z pierwotną małopłytkowością immunologiczną zaobserwowano odwrotną zależność pomiędzy epizodami krwawienia oraz liczbą płytek krwi. Wszystkie klinicznie istotne (≥ 3. stopień) epizody krwawienia wystąpiły przy liczbie płytek krwi wynoszącej < 30 x 109/l. Wszystkie epizody krwawienia ≥ 2. stopnia wystąpiły przy liczbie płytek krwi wynoszącej < 50 x 109/l. Nie zaobserwowano żadnych statystycznie istotnych różnic w całkowitej częstości występowania krwawień między pacjentami leczonymi produktem Nplate a przyjmującymi placebo.
W dwóch badaniach kontrolowanych placebo z udziałem osób dorosłych u 9 pacjentów zgłoszono epizod krwawienia uznany za ciężki [5 pacjentów (6,0%) przyjmujących romiplostym, 4 (9,8%) – placebo; iloraz szans (romiplostym/placebo) = 0,59; 95% CI = (0,15; 2,31)]. Epizody krwawienia o stopniu nasilenia 2 lub więcej zgłosiło 15% pacjentów otrzymujących romiplostym oraz 34% pacjentów otrzymujących placebo [iloraz szans (romiplostym/placebo) = 0,35; 95% CI = (0,14; 0,85)].
W badaniu fazy III z udziałem dzieci i młodzieży średnia (SD) liczba złożonych epizodów krwawienia (patrz punkt 5.1) wyniosła 1,9 (4,2) w grupie przyjmującej romiplostym i 4,0 (6,9) w grupie otrzymującej placebo.
Trombocytoza
Na podstawie analizy danych pochodzących od wszystkich dorosłych pacjentów z pierwotną małopłytkowością immunologiczną otrzymujących romiplostym w 4 kontrolowanych i 5 niekontrolowanych badaniach klinicznych, zaraportowano 3 przypadki trombocytozy, n = 271. U żadnego z 3 pacjentów nie zanotowano klinicznych następstw w związku ze zwiększeniem liczby płytek krwi.
U dzieci i młodzieży trombocytoza występowała niezbyt często (u ≥ 1/1 000 do < 1/100 pacjentów), a liczba przypadków wyniosła 1 (0,4%). Częstość występowania wyniosła 1 (0,4%) dla trombocytozy stopnia ≥ 3. lub ciężkiej trombocytozy.
Małopłytkowość po przerwaniu stosowania produktu leczniczego
Na podstawie analizy danych pochodzących od wszystkich dorosłych pacjentów z pierwotną małopłytkowością immunologiczną, otrzymujących romiplostym w 4 kontrolowanych i 5 niekontrolowanych badaniach klinicznych zaraportowano 4 przypadki małopłytkowości po przerwaniu leczenia, n = 271 (patrz punkt 4.4).
Progresja istniejących zespołów mielodysplastycznych (MDS)
W randomizowanym badaniu kontrolowanym placebo, u pacjentów z zespołami mielodysplastycznymi (MDS) przedwcześnie zakończono leczenie romiplostymem, ponieważ stwierdzono zwiększenie liczby przypadków progresji MDS do ostrej białaczki szpikowej (AML) i przypadki przemijającego zwiększenia liczby komórek blastycznych u pacjentów leczonych romiplostymem w porównaniu z pacjentami otrzymującymi placebo. Wśród zgłoszeń dotyczących progresji MDS do AML zaobserwowano większe prawdopodobieństwo wystąpienia progresji u pacjentów z MDS zaklasyfikowanymi początkowo jako RAEB-1 niż u pacjentów z MDS o mniejszym ryzyku (patrz punkt 4.4). Całkowity czas przeżycia był zbliżony do grupy placebo.
Zwiększenie ilości włókien retykulinowych w szpiku kostnym
W badaniach klinicznych u 4 spośród 271 pacjentów przerwano podawanie romiplostymu z powodu złogów retykuliny w szpiku kostnym. U 6 innych pacjentów wykryto retykulinę w badaniu biopsyjnym szpiku kostnego (patrz punkt 4.4).
W badaniu klinicznym z udziałem dzieci i młodzieży (patrz punkt 5.1) wśród pacjentów, u których w czasie trwania badania pobrano drogą biopsji szpik kostny możliwy do oceny, zwiększenie ilości włókien retykulinowych stwierdzono u 5 spośród 27 pacjentów (18,5%) po upływie jednego roku od ekspozycji na romiplostym (kohorta 1) oraz u 17 spośród 36 pacjentów (47,2%) po upływie dwóch lat od ekspozycji na romiplostym (kohorta 2). Jednak u żadnego z pacjentów nie wykazano zaburzeń szpiku kostnego niezgodnych z podstawowym rozpoznaniem pierwotnej małopłytkowości immunologicznej na początku lub w trakcie leczenia.
Immunogenność
Podobnie jak w przypadku wszystkichproduktów leczniczych pochodzenia białkowego, możliwe jest wystąpienie immunogenności. W badaniach klinicznych z udziałem pacjentów dorosłych z pierwotną małopłytkowością immunologiczną badano przeciwciała skierowane przeciwko romiplostymowi i TPO. U 5,7% (60/1 046) oraz 3,2% (33/1 046) pacjentów stwierdzono powstawanie przeciwciał wiążących, skierowanych odpowiednio przeciwko romiplostymowi i trombopoetynie, natomiast jedynie u 4 pacjentów stwierdzono obecność przeciwciał neutralizujących działanie romiplostymu, jednak przeciwciała te nie reagowały krzyżowo z endogenną trombopoetyną. Spośród 4 pacjentów u 2 pacjentów uzyskano wynik ujemny na obecność przeciwciał neutralizujących skierowanych przeciwko romiplostymowi w ostatnim punkcie czasowym pacjenta (przemijający wynik dodatni), a u 2 pacjentów wynik wciąż dodatni w ostatnim punkcie czasowym (trwałe przeciwciała). Częstość występowania wcześniej istniejących przeciwciał skierowanych przeciwko romiplostymowi i trombopoetynie wynosiła odpowiednio 3,3% (35/1 046) i 3,0% (31/1 046).
W badaniach z udziałem dzieci i młodzieży częstość występowania przeciwciał wiążących się z romiplostymem wyniosła 9,6% (27/282). Na początku badania u 2 spośród 27 pacjentów odnotowano wcześniejszą obecność przeciwciał wiążących bez działania neutralizującego romiplostym. Ponadto u 2,8% (8/282) pacjentów stwierdzono rozwój przeciwciał skierowanych przeciwko romiplostymowi o działaniu neutralizującym. Łącznie u 3,9% (11/282) pacjentów zaobserwowano obecność przeciwciał wiążących skierowanych przeciwko TPO w jakimkolwiek czasie trwania terapii romiplostymem. U 2 z 11 pacjentów odnotowano wcześniejszą obecność przeciwciał wiążących bez działania neutralizującego TPO. U jednego pacjenta (0,35%), który w momencie rozpoczęcia leczenia miał wynik ujemny, w czasie trwania badania uzyskano słaby wynik dodatni na obecność przeciwciał neutralizujących skierowanych przeciwko TPO (stale ujemny na obecność przeciwciał przeciwko romiplostymowi). Pacjent wykazywał przemijającą odpowiedź na przeciwciała skierowane przeciwko TPO o działaniu neutralizującym, z wynikiem ujemnym w ostatnim punkcie czasowym przeprowadzania badań w czasie trwania badania.
W badaniu postmarketingowym (rejestr pacjentów) wzięło udział 19 dzieci i młodzieży. Po leczeniu częstość występowania przeciwciał wiążących skierowanych przeciwko romiplostymowi wyniosła 16% (3/19). Wśród tych pacjentów u 5,3% (1/19) stwierdzono obecność przeciwciał neutralizujących działanie romiplostymu. Nie wykryto obecności przeciwciał skierowanych przeciwko TPO. Do badania włączono łącznie 184 pacjentów dorosłych. Wśród tych osób, po leczeniu częstość występowania przeciwciał wiążących skierowanych przeciwko romiplostymowi wyniosła 3,8% (7/184). U 0,5% (1/184) z nich stwierdzono obecność przeciwciał neutralizujących działanie romiplostymu. Łącznie u 2,2% (4/184) pacjentów dorosłych odnotowano rozwój przeciwciał wiążących skierowanych przeciwko TPO bez działania neutralizującego.
Zgłaszanie podejrzewanych działań niepożądanych
Po dopuszczeniu produktu leczniczego do obrotu istotne jest zgłaszanie podejrzewanych działań niepożądanych. Umożliwia to nieprzerwane monitorowanie stosunku korzyści do ryzyka stosowania produktu leczniczego. Osoby należące do fachowego personelu medycznego powinny zgłaszać wszelkie podejrzewane działania niepożądane za pośrednictwem krajowego systemu zgłaszania wymienionego w załączniku V.
4.9 Przedawkowanie
Nie zaobserwowano żadnych działań niepożądanych u szczurów po podaniu pojedynczej dawki 1 000 mcg/kg mc. ani też u małp po wielokrotnym podaniu romiplostymu w dawce 500 mcg/kg mc. (po podaniu dawek odpowiednio 100 lub 50 razy większych niż maksymalna kliniczna dawka wynosząca 10 mcg/kg mc.).
W przypadku przedawkowania liczba płytek krwi może zwiększyć się nadmiernie i spowodować powikłania zakrzepowe i zakrzepowo-zatorowe. Jeśli liczba płytek krwi zwiększy się nadmiernie, należy przerwać stosowanie produktu Nplate i kontrolować liczbę płytek krwi. Należy wznowić leczenie produktem Nplate zgodnie z zaleceniami dotyczącymi dawkowania i podawania (patrz punkty 4.2 i 4.4).
5. WŁAŚCIWOŚCI FARMAKOLOGICZNE
5.1 Właściwości farmakodynamiczne
Grupa farmakoterapeutyczna: leki przeciwkrwotoczne, inne leki hemostatyczne; kod ATC: B02BX04
Mechanizm działania
Romiplostym jest białkiem fuzyjnym (przeciwciałem peptydowym) złożonym z peptydu przyłączonego do fragmentu Fc, które sygnalizuje i aktywuje za pomocą receptora trombopoetyny (znanego również jako cMpl) wewnątrzkomórkowe szlaki transkrypcji, zwiększając w ten sposób wytwarzanie płytek krwi. Cząsteczka przeciwciała składa się z domeny Fc ludzkiej immunoglobuliny klasy IgG1, której jednołańcuchowe podjednostki przyłączone są za pomocą wiązania kowalencyjnego do końca C łańcucha peptydowego, zawierającego 2 domeny wiążące receptory trombopoetyny.
Sekwencja aminokwasowa romiplostymu nie jest homologiczna z sekwencją endogennej trombopoetyny. W badaniach przedklinicznych i klinicznych przeciwciała skierowane przeciwko romiplostymowi nie reagowały krzyżowo z endogenną trombopoetyną.
Skuteczność kliniczna i bezpieczeństwo stosowania
Bezpieczeństwo i skuteczność stosowania romiplostymu były oceniane przez okres do trzech lat ciągłego leczenia. W badaniach klinicznych leczenie za pomocą romiplostymu powodowało uzależnione od dawki zwiększenie liczby płytek krwi. Czas do osiągnięcia maksymalnego działania, jeżeli chodzi o liczbę płytek krwi, wynosi w przybliżeniu 10-14 dni i jest niezależny od dawki. Po podskórnym podaniu pacjentom z pierwotną małopłytkowością immunologiczną pojedynczej dawki romiplostymu w zakresie 1 do 10 mcg/kg mc. największa liczba płytek krwi w okresie 2 do 3 tygodni była 1,3 do 14,9 raza większa niż początkowa liczba płytek krwi, a reakcja wśród pacjentów była zmienna. Liczba płytek krwi u pacjentów z pierwotną małopłytkowością immunologiczną, którzy otrzymali 6 tygodniowych dawek romiplostymu w wysokości 1 do 3 mcg/kg mc. znajdowała się u większości pacjentów w przedziale 50 do 450 x 109/l. Spośród 271 pacjentów, którzy otrzymywali romiplostym w ramach badań klinicznych obejmujących pierwotną małopłytkowość immunologiczną, 55 (20%) było w wieku 65 lat lub starszych, a 27 (10%) było w wieku 75 lub powyżej. W badaniach kontrolowanych placebo nie zaobserwowano żadnych ogólnych różnic w bezpieczeństwie lub skuteczności stosowania produktu pomiędzy pacjentami starszymi i młodszymi.
Wyniki kluczowych badań kontrolowanych placebo
Bezpieczeństwo i skuteczność stosowania romiplostymu zostało ocenione w dwóch badaniach prowadzonych metodą podwójnie ślepej próby z zastosowaniem grupy kontrolnej placebo, obejmujących dorosłych pacjentów z pierwotną małopłytkowością immunologiczną, którzy przed włączeniem do badania zakończyli co najmniej jedno leczenie, i którzy są reprezentatywni dla całego zakresu pacjentów z pierwotną małopłytkowością immunologiczną.
W badaniu S1 (20030212) ocenie poddano pacjentów z zachowaną śledzioną, u których nie wystąpiła wystarczająca reakcja lub którzy byli oporni na wcześniejsze leczenie. Mediana czasu od rozpoznania pierwotnej małopłytkowości immunologicznej u pacjentów do momentu włączenia ich do badania wynosiła 2,1 roku (między 0,1 a 31,6). Mediana liczby otrzymywanych przed włączeniem do badania terapii z powodu pierwotnej małopłytkowości immunologicznej wyniosła 3 (między 1 a 7). Wcześniejsze terapie obejmowały kortykosteroidy (90% wszystkich pacjentów), immunoglobuliny (76%), rytuksymab (29%), terapie cytotoksyczne (21%), danazol (11%) oraz azatioprynę (5%). W momencie włączenia do badania średnia liczba płytek krwi u pacjentów wynosiła 19 x 109/l.
W badaniu S2 (20030105) oceną objęto pacjentów, którzy zostali poddani splenektomii i u których w dalszym ciągu utrzymywała się małopłytkowość. Mediana czasu od rozpoznania pierwotnej małopłytkowości immunologicznej u pacjentów do momentu włączenia ich do badania wynosiła 8 lat (między 0,6 a 44,8). Mediana liczby otrzymanych przed włączeniem do badania terapii z powodu pierwotnej małopłytkowości immunologicznej, oprócz splenektomii, wyniosła u pacjentów 6 (między 3 a 10). Wcześniejsze leczenie obejmowało kortykosteroidy (98% wszystkich pacjentów), immunoglobuliny (97%), rytuksymab (71%), danazol (37%), terapie cytotoksyczne (68%) oraz azatioprynę (24%). W momencie włączenia do badania średnia liczba płytek krwi u pacjentów wynosiła 14 x 109/l.
Obydwa badania zostały zaplanowane w podobny sposób. Pacjenci (w wieku ≥ 18 lat) zostali zrandomizowani w stosunku 2:1 do dwóch ramion, gdzie w jednym ramieniu otrzymali początkową dawkę romiplostymu w wysokości 1 mcg/kg mc., a w drugim placebo. Pacjenci otrzymywali pojedyncze wstrzyknięcie podskórne raz w tygodniu przez okres 24 tygodni. Dawki zostały dostosowane, aby utrzymać liczbę płytek krwi (50 do 200 x 109/l). W obydwu badaniach skuteczność określano na podstawie zwiększenia odsetka pacjentów, u których uzyskano trwałą odpowiedź płytkową. Średnia przeciętna tygodniowa dawka u pacjentów, którzy przeszli splenektomię wynosiła 3 mcg/kg mc., a u pacjentów z zachowaną śledzioną wynosiła 2 mcg/kg mc.
W obu badaniach trwałą odpowiedź płytkową uzyskano u istotnie większego odsetka pacjentów w grupie przyjmującej romiplostym niż w grupie placebo. Po 4 pierwszych tygodniach badania romiplostym utrzymywał liczbę płytek krwi na poziomie ≥ 50 x 109/l u 50% do 70% pacjentów w ciągu 6-miesięcznego okresu leczenia w badaniach kontrolowanych placebo. W grupie placebo 0% do 7% pacjentów było w stanie uzyskać odpowiedź płytkową w ciągu 6 miesięcy leczenia. Poniżej przedstawiono zestawienie najważniejszych kryteriów oceny skuteczności.
Zestawienie najważniejszych wyników skuteczności z badań kontrolowanych placebo
Badanie 1 pacjenci, którzy nie przeszli splenektomii | Badanie 2 pacjenci po splenektomii | Badania 1 i 2 łącznie | ||||
romiplostym (n = 41) | placebo (n = 21) | romiplostym (n = 42) | placebo (n = 21) | romiplostym (n = 83) | placebo (n = 42) | |
Liczba (%) pacjentów z trwałą odpowiedzią płytkowąa | 25 (61%) | 1 (5%) | 16 (38%) | 0 (0%) | 41 (50%) | 1 (2%) |
| (95% przedział ufności) | (45%, 76%) | (0%, 24%) | (24%, 54%) | (0%, 16%) | (38%, 61%) | (0%, 13%) |
| wartość p | < 0,0001 | 0,0013 | < 0,0001 | |||
Liczba (%) pacjentów z ogólną odpowiedzią płytkowąb | 36 (88%) | 3 (14%) | 33 (79%) | 0 (0%) | 69 (83%) | 3 (7%) |
| (95% przedział ufności) | (74%, 96%) | (3%, 36%) | (63%, 90%) | (0%, 16%) | (73%, 91%) | (2%, 20%) |
| wartość p | < 0,0001 | < 0,0001 | < 0,0001 | |||
Średnia liczba tygodni z odpowiedzią płytkowąc | 15 | 1 | 12 | 0 | 14 | 1 |
(odchylenie standardowe = SD) | 3,5 | 7,5 | 7,9 | 0,5 | 7,8 | 2,5 |
| wartość p | < 0,0001 | < 0,0001 | < 0,0001 | |||
Liczba (%) pacjentów wymagających doraźnego leczenia ratunkowegod | 8 (20%) | 13 (62%) | 11 (26%) | 12 (57%) | 19 (23%) | 25 (60%) |
| (95% przedział ufności) | (9%, 35%) | (38%, 82%) | (14%, 42%) | (34%, 78%) | (14%, 33%) | (43%, 74%) |
| wartość p | 0,001 | 0,0175 | < 0,0001 | |||
Liczba (%) pacjentów z trwałą odpowiedzią i stałą dawkąe | 21 (51%) | 0 (0%) | 13 (31%) | 0 (0%) | 34 (41%) | 0 (0%) |
| (95% przedział ufności) | (35%, 67%) | (0%, 16%) | (18%, 47%) | (0%, 16%) | (30%, 52%) | (0%, 8%) |
| wartość p | 0,0001 | 0,0046 | < 0,0001 | |||
a Trwała odpowiedź płytkowa została zdefiniowana jako liczba płytek krwi w oznaczeniu cotygodniowym wynosząca ≥ 50 x 109/l w 6 lub więcej oznaczeniach wykonanych w tygodniach badania 18.-25., przy jednoczesnym braku doraźnego leczenia ratunkowego przez cały okres leczenia.
b Ogólna odpowiedź płytkowa została zdefiniowana jako uzyskanie trwałej lub przemijającej odpowiedzi. Przemijająca odpowiedź płytkowa została określona jako liczba płytek krwi w oznaczeniu cotygodniowym wynosząca ≥ 50 x 109/l w 4 lub więcej oznaczeniach wykonanych podczas tygodni badania 2.-25., jednak bez wystąpienia trwałej odpowiedzi płytkowej. U pacjentów może nie wystąpić odpowiedź tygodniowa przez 8 tygodni po otrzymaniu jakiegokolwiek produktu leczniczego w ramach doraźnego leczenia ratunkowego. c Liczba tygodni z odpowiedzią płytkową została zdefiniowana jako liczba tygodni, podczas których liczba płytek krwi wynosi ≥ 50 x 109/l w 2.-25. tygodniu badania. U pacjentów może nie wystąpić odpowiedź tygodniowa przez 8 tygodni po otrzymaniu jakichkolwiek produktów leczniczych w ramach doraźnego leczenia ratunkowego.
d Doraźne leczenie ratunkowe zostało określone jako jakiekolwiek leczenie podawane w celu zwiększenia liczby płytek krwi. Pacjenci wymagający leczenia produktami leczniczymi stosowanymi jako doraźne leczenie ratunkowe nie zostali uwzględnieni w grupie pacjentów z trwałą odpowiedzią płytkową. Dozwolone w badaniu doraźne leczenie ratunkowe obejmuje dożylne immunoglobuliny, przetoczenie koncentratu krwinek płytkowych, immunoglobuliny anty-D oraz kortykosteroidy.
e Stała dawka została zdefiniowana jako dawka utrzymywana w granicach ± 1 mcg/kg mc. w trakcie ostatnich 8 tygodni leczenia.
Wyniki badań u pacjentów dorosłych z nowo rozpoznaną i przetrwałą pierwotną małopłytkowością immunologiczną
Badanie S3 (20080435) było jednoramiennym, otwartym badaniem prowadzonym u dorosłych pacjentów, u których wystąpiła niewystarczająca odpowiedź (liczba płytek krwi ≤ 30 x 109/l) na leczenie pierwszego rzutu. Do badania włączono 75 pacjentów z medianą wieku 39 lat (między 19 a 85), spośród których 59% stanowiły kobiety.
Mediana czasu od rozpoznania pierwotnej małopłytkowości immunologicznej do momentu włączenia do badania wynosiła 2,2 miesiąca (między 0,1 a 6,6). U sześćdziesięciu procent pacjentów (n = 45) okres utrzymywania się pierwotnej małopłytkowości immunologicznej wynosił < 3 miesiące, a u 40% (n = 30) okres ten wynosił ≥ 3 miesiące. Mediana liczby płytek krwi podczas badań przesiewowych wynosiła 20 x 109/l. Wcześniejsze leczenie pierwotnej małopłytkowości immunologicznej obejmowało kortykosteroidy, immunoglobuliny i immunoglobuliny anty-D. Pacjenci, którzy do tej pory otrzymywali leczenie z powodu pierwotnej małopłytkowości immunologicznej w stałym schemacie dawkowania, mogli kontynuować to leczenie przez cały okres badania. Dozwolone było leczenie ratunkowe (tj. kortykosteroidy, dożylne immunoglobuliny, przetoczenie koncentratu krwinek płytkowych, immunoglobuliny anty-D, dapson, danazol i azatiopryna).
Pacjenci otrzymywali podskórne wstrzyknięcia romiplostymu raz na tydzień w ciągu 12-miesięcznego okresu leczenia. Dawka była dostosowywana indywidualnie w celu utrzymania odpowiedniej liczby płytek krwi (50 x 109/l do 200 x 109/l). W czasie trwania badania mediana tygodniowej dawki romiplostymu wynosiła 3 mcg/kg mc. (od 25. centyla do 75. centyla: 2–4 mcg/kg mc.).
Spośród 75 pacjentów włączonych do badania 20080435 u 70 (93%) wystąpiła odpowiedź płytkowa wynosząca ≥ 50 x 109/l w ciągu 12-miesięcznego okresu leczenia. Średnia liczba miesięcy z odpowiedzią płytkową podczas 12-miesięcznego okresu leczenia wynosiła 9,2 (95% CI: 8,3; 10,1) miesiąca; mediana wynosiła 11 (95% CI: 10, 11) miesięcy. Mediana czasu do wystąpienia pierwszej odpowiedzi płytkowej na podstawie oceny wg Kaplana-Meiera wynosiła 2,1 tygodnia (95% CI: 1,1; 3,0). U dwudziestu czterech (32%) pacjentów utrzymywała się remisja bez leczenia, definiowana jako utrzymywanie się każdej liczby płytek krwi ≥ 50 x 109/l przez co najmniej 6 miesięcy bez podawania romiplostymu i jakiegokolwiek leczenia pierwotnej małopłytkowości immunologicznej (towarzyszącego lub ratunkowego); mediana czasu do rozpoczęcia utrzymywania się każdej liczby płytek krwi ≥ 50 x 109/l przez co najmniej 6 miesięcy wynosiła 27 tygodni (między 6 a 57).
W zintegrowanej analizie skuteczności uwzględniono 277 dorosłych pacjentów z pierwotną małopłytkowością immunologiczną utrzymującą się ≤ 12 miesięcy, którzy otrzymali co najmniej jedną dawkę romiplostymu w 9 badaniach dotyczących pierwotnej małopłytkowości immunologicznej (w tym w badaniu S3). Spośród 277 pacjentów leczonych romiplostymem u 140 pacjentów zdiagnozowano nowo rozpoznaną pierwotną małopłytkowość immunologiczną (z czasem trwania choroby wynoszącym < 3 miesiące), a u 137 pacjentów rozpoznano przetrwałą pierwotną małopłytkowość immunologiczną (z czasem trwania choroby wynoszącym od ≥ 3 do ≤ 12 miesięcy). Odsetek pacjentów z trwałą odpowiedzią płytkową definiowaną jako uzyskanie co najmniej 6 cotygodniowych wyników oznaczenia liczby płytek krwi wynoszących ≥ 50 x 109/l w okresie 18- 25 tygodni leczenia wynosił 50% (95% CI: od 41,4% do 58,6%) w przypadku 140 pacjentów z nowo rozpoznaną pierwotną małopłytkowością immunologiczną i 55% (95% CI: od 46,7% do 64,0%) w przypadku 137 pacjentów z przetrwałą pierwotną małopłytkowością immunologiczną. Mediana (Q1, Q3) odsetka czasu z odpowiedzią płytkową ≥ 50 x 109/l wynosiła odpowiednio 100,0% (70,3%; 100,0%) w przypadku pacjentów z nowo rozpoznaną pierwotną małopłytkowością immunologiczną i 93,5% (72,2%; 100,0%) w przypadku pacjentów z przetrwałą pierwotną małopłytkowością immunologiczną. Dodatkowo odsetek pacjentów wymagających leczenia ratunkowego wynosił odpowiednio 47,4% dla pacjentów z nowo rozpoznaną pierwotną małopłytkowością immunologiczną i 44,9% dla pacjentów z przetrwałą pierwotną małopłytkowością immunologiczną.
Wyniki badań dotyczących porównania z leczeniem standardowym (ang. standard of care, SOC) u pacjentów niepoddanych splenektomii
Badanie S4 (20060131) było 52-tygodniowym, otwartym, randomizowanym badaniem, prowadzonym z udziałem pacjentów otrzymujących romiplostym lub leczenie standardowe. Mediana czasu od rozpoznania pierwotnej małopłytkowości immunologicznej u pacjentów do momentu włączenia ich do badania wynosiła 2 lata (między 0,01 a 44,2). W badaniu tym oceniono pacjentów z pierwotną małopłytkowością immunologiczną i liczbą płytek krwi < 50 x 109/l, niepoddanych splenektomii. Romiplostym w podskórnym wstrzyknięciu podawano 157 pacjentom raz na tydzień począwszy od dawki 3 mcg/kg mc., którą w trakcie badania modyfikowano od 1 do 10 mcg/kg mc. w celu uzyskania liczby płytek krwi w zakresie od 50 do 200 x 109/l. Leczenie standardowe zgodnie z praktyką obowiązującą w ośrodku lub wytycznymi terapeutycznymi otrzymało 77 pacjentów.
Ogólna częstość zastosowania splenektomii wyniosła 8,9% (14 ze 157 pacjentów) w grupie przyjmującej romiplostym w porównaniu z 36,4% (28 z 77 pacjentów) w grupie otrzymującej leczenie standardowe, przy ilorazie szans (romiplostym vs. SOC) wynoszącym 0,17 (CI 95%: 0,08; 0,35).
Ogólna częstość występowania niepowodzenia leczenia wyniosła 11,5% (18 ze 157 pacjentów) w grupie przyjmującej romiplostym w porównaniu z 29,9% (23 z 77 pacjentów) w grupie otrzymującej leczenie standardowe, przy ilorazie szans (romiplostym vs. SOC) wynoszącym 0,31 (CI 95%: 0,15; 0,61).
Spośród 157 pacjentów zrandomizowanych do grupy otrzymującej romiplostym trzy osoby nie otrzymały romiplostymu. Wśród 154 pacjentów, którzy otrzymali romiplostym, całkowita średnia ekspozycja na romiplostym wyniosła 52,0 tygodnie i mieściła się w zakresie od 2 do 53 tygodni. Najczęściej stosowana dawka tygodniowa wynosiła od 3 do 5 mcg/kg mc.(odpowiednio 25.-75. centyl; mediana 3 mcg/kg mc.).
Spośród 77 pacjentów zrandomizowanych do grupy otrzymującej leczenie standardowe dwie osoby nie otrzymały żadnego leczenia standardowego. Wśród 75 pacjentów, którzy otrzymali co najmniej jedną dawkę leczenia standardowego, całkowita średnia ekspozycja na leczenie standardowe wyniosła 51 tygodni i mieściła się w zakresie od 0,4 do 52 tygodni.
Zmniejszenie liczby dozwolonych towarzyszących terapii w kierunku pierwotnej małopłytkowości immunologicznej
W obu badaniach kontrolowanych placebo i prowadzonych z zastosowaniem metody podwójnie ślepej próby pacjenci, którzy już otrzymywali leczenie zachowawcze przeciw pierwotnej małopłytkowości immunologicznej w stałym schemacie dawkowania mogli kontynuować to leczenie przez cały okres badania [kortykosteroidy, danazol i (lub) azatiopryna]. Dwudziestu jeden pacjentów, którzy nie przeszli splenektomii i 18 pacjentów po splenektomii otrzymało na początku badania leczenie zachowawcze związane z pierwotną małopłytkowością immunologiczną (głównie kortykosteroidy). U wszystkich (100%) pacjentów, którzy przeszli splenektomię i którzy otrzymywali romiplostym dawkę można było zmniejszyć o ponad 25%, bądź też przerwać towarzyszące leczenie zachowawcze związane z pierwotną małopłytkowością immunologiczną przed zakończeniem okresu leczenia, w porównaniu z 17% pacjentów w grupie otrzymującej placebo. U 73% pacjentów, którzy nie przeszli splenektomii i którzy otrzymywali romiplostym, dawkę można było zmniejszyć o ponad 25% lub przerwać towarzyszące terapie zachowawcze związane z pierwotną małopłytkowością immunologiczną przed zakończeniem okresu leczenia, w porównaniu z 50% pacjentów w grupie otrzymującej placebo (patrz punkt 4.5).
Epizody krwawienia
W całym programie klinicznym związanym z pierwotną małopłytkowością immunologiczną zaobserwowano odwrotną proporcję pomiędzy epizodami krwawienia oraz liczbą płytek krwi. Wszystkie klinicznie istotne (≥ 3. stopień) epizody krwawienia wystąpiły przy liczbie płytek krwi wynoszącej < 30 x 109/l. Wszystkie epizody krwawienia ≥ 2. stopnia wystąpiły przy liczbie płytek krwi wynoszącej < 50 x 109/l. Pomiędzy pacjentami leczonymi romiplostymem a przyjmującymi placebo nie zaobserwowano żadnych statystycznie istotnych różnic w całkowitej liczbie krwawień.
W dwóch badaniach kontrolowanych placebo u 9 pacjentów zgłoszono epizod krwawienia uznany za ciężki (5 pacjentów [6,0%] przyjmujących romiplostym, 4 [9,8%] – placebo; iloraz szans [romiplostym/placebo] = 0,59; 95% CI = (0,15; 2,31)). Zdarzenia w postaci krwawień o stopniu nasilenia 2 lub więcej zgłosiło 15% pacjentów otrzymujących romiplostym oraz 34% pacjentów otrzymujących placebo (iloraz szans [romiplostym/placebo] = 0,35; 95% CI = (0,14; 0,85)).
Dzieci i młodzież
Europejska Agencja Leków uchyliła obowiązek dołączania danych dotyczących dzieci w wieku < 1. roku życia.
Skuteczność i bezpieczeństwo stosowania romiplostymu oceniano w dwóch badaniach prowadzonych metodą podwójnie ślepej próby z grupą kontrolną otrzymującą placebo. Badanie S5 (20080279) było badaniem fazy III obejmującym trwające 24 tygodnie leczenie romiplostymem, natomiast badanie S6 (20060195) było badaniem fazy I/II, w którym leczenie romiplostymem trwało 12 tygodni (do 16 tygodni w przypadku pacjentów spełniających kryteria włączenia, odpowiadających na leczenie, którzy przystąpili do 4-tygodniowej fazy oceny farmakokinetycznej).
Do obu badań włączono dzieci i młodzież (w wieku od ≥ 1 roku życia do < 18 lat) z małopłytkowością (w obu badaniach definiowaną jako średni wynik 2 oznaczeń liczby płytek krwi wynoszący ≤ 30 x 109/l, lecz bez wartości > 35 x 109/l w którejkolwiek z analiz) w przebiegu pierwotnej małopłytkowości immunologicznej, niezależnie od przeprowadzenia lub nieprzeprowadzenia splenektomii.
62 pacjentom w badaniu S5 drogą randomizacji w stosunku liczbowym 2:1 przydzielono leczenie romiplostymem (n = 42) lub placebo (n = 20) i poprzez stratyfikację pacjentów tych włączono do jednej z 3 kohort wiekowych. Dawka początkowa romiplostymu wynosiła 1 mcg/kg mc. Dawki dostosowywano w taki sposób, aby utrzymać liczbę płytek krwi na poziomie od 50 do 200 x 109/l. Najczęściej stosowana cotygodniowa dawka wynosiła 3–10 mcg/kg mc., a maksymalna dopuszczalna dawka w ramach tego badania wynosiła 10 mcg/kg mc. Pacjenci otrzymywali raz w tygodniu pojedyncze wstrzyknięcie podskórne przez okres 24 tygodni. U 48 spośród 62 pacjentów pierwotna małopłytkowość immunologiczna utrzymywała się > 12 miesięcy (32 pacjentów przyjmowało romiplostym, a 16 osób otrzymywało placebo).
Pierwszorzędowym punktem końcowym była częstość występowania trwałej odpowiedzi na leczenie, definiowanej jako uzyskanie co najmniej 6 cotygodniowych wyników oznaczenia liczby płytek krwi wynoszących ≥ 50 x 109/l w okresie 18 - 25 tygodni leczenia. Ogólnie u znacząco większego odsetka pacjentów w grupie przyjmującej romiplostym osiągnięto pierwszorzędowy punkt końcowy w porównaniu z grupą otrzymującą placebo (p = 0,0018). Łącznie u 22 pacjentów (52%) w grupie przyjmującej romiplostym uzyskano trwałą odpowiedź płytkową w porównaniu z 2 osobami (10%) w grupie otrzymującej placebo: kohorta wiekowa od ≥ 1 do < 6 lat: 38% w stosunku do 25%; kohorta wiekowa od ≥ 6 do < 12 lat: 56% w stosunku do 11%; kohorta wiekowa od ≥ 12 do < 18 lat: 56% w stosunku do 0%.
W podgrupie pacjentów z pierwotną małopłytkowością immunologiczną utrzymującą się > 12 miesięcy częstość występowania trwałej odpowiedzi na leczenie była również znacząco większa w grupie przyjmującej romiplostym niż w grupie otrzymującej placebo (p = 0,0022). Łącznie u 17 pacjentów (53,1%) w grupie przyjmującej romiplostym uzyskano trwałą odpowiedź płytkową w porównaniu z 1 osobą (6,3%) w grupie otrzymującej placebo: kohorta wiekowa od ≥ 1 do < 6 lat: 28,6% w stosunku do 25%; kohorta wiekowa od ≥ 6 do < 12 lat: 63,6% w stosunku do 0%; kohorta wiekowa od ≥ 12 do < 18 lat: 57,1% w stosunku do 0%.
Złożony epizod krwawienia definiowano jako klinicznie istotny incydent krwawienia lub zastosowanie leczenia ratunkowego w celu zapobiegania wystąpieniu klinicznie istotnych incydentów krwawienia w okresie od 2. do 25. tygodnia fazy leczenia. Klinicznie istotny incydent krwawienia definiowano jako zdarzenie o stopniu nasilenia ≥ 2. według kryteriów CTCAE (ang. Common Terminology Criteria for Adverse Events) w wersji 3.0. Średnia (SD) liczba złożonych epizodów krwawienia wyniosła 1,9 (4,2) w grupie przyjmującej romiplostym oraz 4,0 (6,9) w grupie otrzymującej placebo; mediana (Q1; Q3) liczby incydentów krwawienia wyniosła 0,0 (0; 2) w grupie przyjmującej romiplostym oraz 0,5 (0; 4,5) w grupie otrzymującej placebo. W podgrupie pacjentów z pierwotną małopłytkowością immunologiczną utrzymującą się > 12 miesięcy średnia (SD) liczba złożonych epizodów krwawienia wyniosła 2,1 (4,7) w grupie przyjmującej romiplostym oraz 4,2 (7,5) w grupie otrzymującej placebo; mediana (Q1; Q3) liczby incydentów krwawienia wyniosła 0,0 (0; 2) w grupie przyjmującej romiplostym oraz 0,0 (0; 4) w grupie otrzymującej placebo. Ponieważ testowanie statystyczne dotyczące częstości zastosowania leczenia ratunkowego nie było znamienne, nie przeprowadzono testu statystycznego dla punktu końcowego w postaci liczby złożonych epizodów krwawienia.
22 pacjentom w badaniu S6 drogą randomizacji w stosunku liczbowym 3:1 przydzielono leczenie romiplostymem (n = 17) lub placebo (n = 5). Dawki zwiększano o 2 mcg/kg mc. co 2 tygodnie, a docelowa liczba płytek krwi wynosiła ≥ 50 x 109/l. Leczenie romiplostymem skutkowało znacząco większą częstością odpowiedzi płytkowej w porównaniu z placebo (p = 0,0008). U 17 osób spośród 22 pacjentów występowała pierwotna małopłytkowość immunologiczna utrzymująca się > 12 miesięcy (14 pacjentów przyjmowało romiplostym, a 3 osoby otrzymywały placebo). Leczenie romiplostymem skutkowało znacząco większą częstością odpowiedzi płytkowej w porównaniu z placebo (p = 0,0147).
W populacji dzieci i młodzieży pacjenci, którzy ukończyli uprzednio badanie z romiplostymem (w tym badanie S5), mogli przystąpić do badania S7 (20090340), otwartego badania stanowiącego fazę przedłużenia, w ramach której oceniano skuteczność i bezpieczeństwo długotrwałego stosowania romiplostymu u dzieci i młodzieży z małopłytkowością w przebiegu pierwotnej małopłytkowości immunologicznej.
Do badania przystąpiło łącznie 66 pacjentów, w tym 54 osoby (82%), które wcześniej ukończyły badanie S5. 65 pacjentów (98,5%) w tej grupie otrzymało co najmniej 1 dawkę romiplostymu. Mediana (Q1; Q3) czasu trwania leczenia wyniosła 135,0 tygodnia (95,0 tygodnia; 184,0 tygodnia). Mediana (Q1; Q3) wielkości przeciętnej dawki cotygodniowej wynosiła 4,82 mcg/kg mc. (1,88 mcg/kg mc.; 8,79 mcg/kg mc.). Mediana (Q1; Q3) wielkości dawki najczęściej podawanej pacjentom w okresie leczenia wynosiła 5,0 mcg/kg mc. (1,0 mcg/kg mc.; 10,0 mcg/kg mc.). Wśród 66 pacjentów włączonych do badania u 63 osób występowała pierwotna małopłytkowość immunologiczna utrzymująca się > 12 miesięcy. Wszyscy spośród 63 pacjentów otrzymali co najmniej 1 dawkę romiplostymu. Mediana (Q1; Q3) czasu trwania leczenia wyniosła 138,0 tygodnia (91,1 tygodnia; 186,0 tygodnia). Mediana (Q1; Q3) wielkości przeciętnej dawki cotygodniowej wynosiła 4,82 mcg/kg mc. (1,88 mcg/kg mc.; 8,79 mcg/kg mc.). Mediana (Q1; Q3) wielkości dawki najczęściej podawanej pacjentom w okresie leczenia wynosiła 5,0 mcg/kg mc. (1,0 mcg/kg mc.; 10,0 mcg/kg mc.).
W całym badaniu ogólna częstość występowania odpowiedzi płytkowej (wynik co najmniej jednego oznaczenia liczby płytek krwi wynoszący ≥ 50 x 109/l; bez konieczności zastosowania leczenia ratunkowego) wyniosła 93,8% (n = 61) i była zbliżona we wszystkich grupach wiekowych. Wśród wszystkich pacjentów mediana (Q1; Q3) liczby miesięcy utrzymywania się odpowiedzi płytkowej wyniosła 30,0 miesiąca (13,0 miesiąca; 43,0 miesiąca), a mediana (Q1; Q3) czasu uczestnictwa w badaniu wyniosła 34,0 miesiąca (24,0 miesiąca; 46,0 miesiąca). Wśród wszystkich pacjentów mediana (Q1; Q3) odsetka miesięcy z odpowiedzią płytkową wyniosła 93,33% (67,57%; 100,00%) i była zbliżona we wszystkich grupach wiekowych.
W podgrupie pacjentów z pierwotną małopłytkowością immunologiczną utrzymującą się > 12 miesięcy ogólna częstość występowania odpowiedzi płytkowej wyniosła 93,7% (n = 59) i była zbliżona we wszystkich grupach wiekowych. Wśród wszystkich pacjentów mediana (Q1; Q3) liczby miesięcy z odpowiedzią płytkową wyniosła 30,0 miesiąca (13,0 miesiąca; 43,0 miesiąca), a mediana (Q1; Q3) czasu uczestnictwa w badaniu wyniosła 35,0 miesiąca (23,0 miesiąca; 47,0 miesiąca). Wśród wszystkich pacjentów mediana (Q1; Q3) odsetka miesięcy z odpowiedzią płytkową wyniosła 93,33% (67,57%; 100,00%) i była zbliżona we wszystkich grupach wiekowych.
Łącznie u 31 pacjentów (47,7%) w trakcie badania stosowano jednocześnie inne terapie związane z pierwotną małopłytkowością immunologiczną, w tym u 23 osób (35,4%) zastosowano leczenie ratunkowe, a u 5 pacjentów (7,7%) stosowano jednocześnie leczenie związane z pierwotną małopłytkowością immunologiczną, które ci chorzy otrzymywali przy włączeniu do badania. Częstość stosowania jednoczesnego leczenia związanego z pierwotną małopłytkowością immunologiczną wykazała tendencję zniżkową wraz z przebiegiem badania: z 30,8% (tygodnie 1–12) do < 20,0% (tygodnie 13–240), a następnie do 0% w okresie od 240. tygodnia aż do zakończenia badania.
W podgrupie pacjentów z pierwotną małopłytkowością immunologiczną utrzymującą się > 12 miesięcy u 29 pacjentów (46,0%) w trakcie badania stosowano jednocześnie inne terapie związane z pierwotną małopłytkowością immunologiczną, w tym u 21 osób (33,3%) zastosowano leczenie ratunkowe, a u 5 pacjentów (7,9%) stosowano jednocześnie leczenie związane z pierwotną małopłytkowością immunologiczną, które ci chorzy otrzymywali przy włączeniu do badania. Częstość stosowania jednoczesnego leczenia związanego z pierwotną małopłytkowością immunologiczną wykazała tendencję zniżkową wraz z przebiegiem badania: z 31,7% (tygodnie 1–12) do < 20,0% (tygodnie 13–240), a następnie do 0% w okresie od 240. tygodnia aż do zakończenia badania.
Częstość stosowania leczenia ratunkowego wykazała tendencję zniżkową wraz z przebiegiem badania: z 24,6% (tygodnie 1–12) do < 13,0% (tygodnie 13–216), a następnie do 0% w okresie od 216. tygodnia aż do zakończenia badania. Podobną tendencję zniżkową w odniesieniu do stosowania leczenia ratunkowego zaobserwowano w podgrupie pacjentów z pierwotną małopłytkowością immunologiczną utrzymującą się > 12 miesięcy: z 25,4% (tygodnie 1–12) do ≤ 13,1% (tygodnie 13–216), a następnie do 0% w okresie od 216. tygodnia aż do zakończenia badania.
Badanie S8 (20101221) było długoterminowym, jednoramiennym, otwartym, wieloośrodkowym badaniem fazy III, prowadzonym z udziałem 203 dzieci i młodzieży z pierwotną małopłytkowością immunologiczną rozpoznaną co najmniej 6 miesięcy wcześniej, u których zastosowano co najmniej jedną wcześniejszą terapię związaną z pierwotną małopłytkowością immunologiczną (z wyjątkiem romiplostymu) lub które nie kwalifikowały się do innych terapii związanych z pierwotną małopłytkowością immunologiczną. Romiplostym podawano co tydzień we wstrzyknięciu podskórnym, rozpoczynając od dawki wynoszącej 1 mcg/kg mc. i zwiększając dawkę co tydzień do maksymalnej dawki wynoszącej 10 mcg/kg mc. w celu osiągnięcia docelowej liczby płytek krwi w zakresie od 50 x 109l do 200 x 109/l. Mediana wieku pacjentów wynosiła 10 lat (między 1 a 17 lat), a mediana czasu leczenia wynosiła 155,9 (między 8,0 a 163,0) tygodnia.
Średnia (SD) i mediana odsetka czasu z odpowiedzią płytkową (liczba płytek krwi ≥ 50 x 109/l) w ciągu pierwszych 6 miesięcy leczenia romiplostymem bez stosowania leczenia ratunkowego w ciągu ostatnich 4 tygodni wynosiły odpowiednio 50,57% (37,01) i 50,0%. Łącznie sześćdziesięciu (29,6%) pacjentów otrzymywało leczenie ratunkowe. Dozwolone było stosowanie leczenia ratunkowego (tj. kortykosteroidów, przetoczenia koncentratu krwinek płytkowych, dożylnych immunoglobulin, azatiopryny, immunoglobulin anty D i danazolu).
W badaniu S8 oceniano również szpik kostny pod kątem wytwarzania włókien retykulinowych i kolagenowych, a także nieprawidłowości u dzieci i młodzieży z pierwotną małopłytkowością immunologiczną przyjmujących romiplostym. Do oceny ilości włókien retykulinowych i kolagenowych zastosowano zmodyfikowaną skalę Bauermeistera, natomiast nieprawidłowości w szpiku kostnym wykrywano za pomocą badań cytogenetycznych i fluorescencyjnej hybrydyzacji in situ (FISH). Na podstawie przydzielenia do kohorty w momencie włączenia do badania pacjenci byli oceniani pod kątem ilości włókien retykulinowych i kolagenowych w szpiku kostnym w 1. roku (kohorta 1) lub 2. roku (kohorta 2) w porównaniu z wyjściowym szpikiem kostnym na początku badania. Spośród wszystkich 79 pacjentów włączonych do 2 kohort u 27 z 30 (90%) pacjentów w kohorcie 1 i u 36 z 49 (73,5%) pacjentów w kohorcie 2 w czasie trwania badania pobrano drogą biopsji szpik kostny możliwy do oceny. Zwiększenie ilości włókien retykulinowych stwierdzono u 18,5% (5 z 27) pacjentów w kohorcie 1 i 47,2% (17 z 36) pacjentów w kohorcie 2. U żadnego z pacjentów w obu kohortach nie wystąpiło zwłóknienie kolagenowe ani nieprawidłowości szpiku kostnego, które byłyby niezgodne z podstawowym rozpoznaniem pierwotnej małopłytkowości immunologicznej.
5.2 Właściwości farmakokinetyczne
Na farmakokinetykę romiplostymu wpływa eliminacja za pomocą komórek docelowych, która jest prawdopodobnie regulowana przez receptory trombopoetyny na płytkach krwi i innych komórkach linii trombopoetycznej, takich jak megakariocyty.
Wchłanianie
Po podskórnym podaniu 3 do 15 mcg/kg mc. romiplostymu największe jego stężenie w surowicy pacjentów z pierwotną małopłytkowością immunologiczną uzyskano po 7-50 godzinach (mediana 14 godzin). U tych pacjentów stężenie produktu leczniczego w surowicy krwi było zróżnicowane i nie było powiązane z podaną dawką. Wydaje się, że stężenie romiplostymu w surowicy krwi jest odwrotnie proporcjonalne do liczby płytek krwi.
Dystrybucja
U zdrowych osób objętość dystrybucji romiplostymu po dożylnym podaniu romiplostymu zmniejszyła się nieliniowo z 122, 78,8, do 48,2 ml/kg mc. dla dożylnych dawek wynoszących odpowiednio 0,3, 1,0 oraz 10 mcg/kg mc. To nieliniowe zmniejszenie objętości dystrybucji jest zgodne z wiązaniem romiplostymu przez komórki docelowe (megakariocyty i płytki krwi), które może być wysycone przy podaniu większych dawek.
Eliminacja
Okres półtrwania w fazie eliminacji romiplostymu u pacjentów z pierwotną małopłytkowością immunologiczną mieścił się w przedziale od 1 do 34 dni (mediana 3,5 dnia). Eliminacja romiplostymu z surowicy krwi częściowo zależy od receptora trombopoetyny na płytkach krwi. W konsekwencji w przypadku określonej dawki wysoka liczba płytek krwi u pacjentów wiąże się z małym stężeniem osoczowym i odwrotnie. W innym badaniu klinicznym, obejmującym pierwotną małopłytkowość immunologiczną nie zaobserwowano kumulacji stężenia osoczowego po podaniu 6 tygodniowych dawek romiplostymu (3 mcg/kg mc.).
Szczególne populacje
Nie badano farmakokinetyki romiplostymu u pacjentów z zaburzeniami czynności nerek i wątroby. Stwierdzono, że na farmakokinetykę romiplostymu nie mają znaczącego wpływu klinicznego - wiek, masa ciała i płeć.
5.3 Przedkliniczne dane o bezpieczeństwie
Badania toksykologiczne wielokrotnych dawek romiplostymu prowadzono u szczurów przez 4 tygodnie oraz u małp przez okres do 6 miesięcy. Ogólnie działania zaobserwowane w trakcie tych badań były związane z trombopoetycznym działaniem romiplostymu i były podobne niezależnie od czasu trwania badania. Odczyny w miejscu podawania wstrzyknięć były również związane z podawaniem romiplostymu. W przypadku wszystkich badanych dawek zaobserwowano zwłóknienie szpiku kostnego u szczurów. W badaniach tych nie stwierdzono zwłóknienia szpiku u zwierząt, które przebyły 4-tygodniowy okres rekonwalescencji po zakończeniu leczenia, co wskazuje na odwracalność.
W 1-miesięcznych badaniach toksykologicznych z udziałem szczurów i małp zaobserwowano niewielkie zmniejszenie liczby erytrocytów, hematokrytu i stężenia hemoglobiny. Stwierdzono również stymulujący wpływ na produkcję leukocytów, gdyż w niewielkim stopniu wzrosła liczba neutrofili, limfocytów, monocytów i eozynofili we krwi obwodowej. W czasie długotrwałego badania na małpach stwierdzono brak wpływu na linie erytroidalną i leukocytarną, jeśli romiplostym podawany był przez 6 miesięcy, a dawkowanie zmniejszyło się z 3 razy na tydzień do raz na tydzień. Ponadto w kluczowych badaniach III fazy romiplostym nie wpływał na populację erytrocytów i leukocytów w porównaniu z osobnikami otrzymującymi placebo.
Ze względu na wytwarzanie neutralizujących przeciwciał działanie farmakodynamiczne romiplostymu u szczurów często zmniejszało się podczas wydłużonego okresu podawania leku. Badania toksykokinetyczne wykazały brak interakcji pomiędzy przeciwciałami a oznaczonymi stężeniami. Chociaż w badaniach na zwierzętach stosowano duże dawki, to ze względu na fakt, że gatunki zwierząt wykorzystywane w warunkach laboratoryjnych i ludzie mają różną wrażliwość na farmakodynamiczne działanie romiplostymu oraz działanie neutralizujące przeciwciał, nie można wiarygodnie oszacować marginesów bezpieczeństwa.
Karcynogeneza
Karcynogenny potencjał romiplostymu nie był badany. Dlatego też, ryzyko potencjalnego karcynogennego działania romiplostymu u ludzi pozostaje nieznane.
Toksyczny wpływ na reprodukcję
We wszystkich badaniach rozwojowych wytwarzane były neutralizujące przeciwciała mogące hamować działanie romiplostymu. W badaniach rozwoju zarodkowo-płodowego u myszy i szczurów, jedynie u myszy stwierdzono zmniejszenie masy ciała matek. W przypadku myszy stwierdzono zwiększenie liczby poronień w okresie poimplantacyjnym. W badaniach rozwoju przedporodowego i poporodowego u szczurów stwierdzono wydłużenie okresu ciąży oraz niewielki wzrost śmiertelności okołoporodowej młodych. Wiadomo, że romiplostym przenika przez barierę łożyskową u szczurów i może być przekazywany przez matkę rozwijającemu się płodowi oraz stymulować produkcję płytek krwi w organizmie płodu. Po zastosowaniu romiplostymu nie zaobserwowano żadnego wpływu na płodność u szczurów.
6. DANE FARMACEUTYCZNE
6.1 Wykaz substancji pomocniczych
Mannitol (E421)
Sacharoza
L-histydyna
Kwas solny (do ustalenia pH)
Polisorbat 20
Rozpuszczalnik:
Woda do wstrzykiwań
6.2 Niezgodności farmaceutyczne
Nie mieszać tego produktu leczniczego z innymi produktami leczniczymi, oprócz wymienionych w punkcie 6.6.
6.3 Okres ważności
3 lata.
Po rozpuszczeniu: wykazano, że chemiczna i fizyczna stabilność w trakcie stosowania wynosi 24 godziny zarówno w temperaturze 25°C, jak i w lodówce (2°C – 8°C), jeśli produkt leczniczy jest chroniony przed światłem i przechowywany w oryginalnej fiolce.
Z mikrobiologicznego punktu widzenia produkt leczniczy należy wykorzystać od razu. Jeśli produkt leczniczy nie jest wykorzystany od razu, wówczas za czas i warunki przechowywania do czasu użycia odpowiedzialny jest użytkownik, przy czym zazwyczaj czas przechowywania nie powinien być dłuższy niż 24 godziny zarówno w temperaturze 25°C, jak i w lodówce (2°C – 8°C), przy zachowaniu ochrony przed światłem.
6.4 Specjalne środki ostrożności podczas przechowywania
Przechowywać w lodówce (2°C – 8°C).
Nie zamrażać.
Przechowywać w oryginalnym opakowaniu w celu ochrony przed światłem.
Może być wyjęty z lodówki i przechowywany w temperaturze pokojowej (do 25°C) przez 30 dni, jeśli jest przechowywany w oryginalnym opakowaniu.
Warunki przechowywania po rozpuszczeniu produktu leczniczego, patrz punkt 6.3.
6.5 Rodzaj i zawartość opakowania
Proszek:
Fiolka 5 ml, jednodawkowa (bezbarwne szkło Typu I) z korkiem (kauczuk chlorobutylowy), kapslem (aluminium) oraz zamknięciem typu flip-off (polipropylen).
Rozpuszczalnik:
Nplate 250 mikrogramów, proszek i rozpuszczalnik do sporządzania roztworu do wstrzykiwań: Ampułko-strzykawka (bezbarwne szkło Typu I z gumowym zamknięciem z bromobutylu) zawierająca 0,72 ml wody do wstrzykiwań służącej do rozpuszczenia.
Nplate 500 mikrogramów, proszek i rozpuszczalnik do sporządzania roztworu do wstrzykiwań: Ampułko-strzykawka (bezbarwne szkło Typu I z gumowym zamknięciem z bromobutylu) zawierająca 1,2 ml wody do wstrzykiwań służącej do rozpuszczenia.
Wielkość opakowania:
Nplate 250 mikrogramów, proszek i rozpuszczalnik do sporządzania roztworu do wstrzykiwań: Nplate jest dostarczany w opakowaniu z 1 zestawem lub w wielopaku zawierającym 4 zestawy. Każde opakowanie zawiera:
1 fiolkę z 250 mikrogramami romiplostymu.
1 ampułko-strzykawkę zawierającą 0,72 ml wody do wstrzykiwań służącej do rozpuszczenia. 1 tłok do ampułko-strzykawki.
1 jałowy łącznik fiolki.
1 jałową 1 ml strzykawkę z końcówką typu Luer.
1 jałową bezpieczną igłę.
4 gaziki nasączone alkoholem.
Nplate 500 mikrogramów, proszek i rozpuszczalnik do sporządzania roztworu do wstrzykiwań: Nplate jest dostarczany w opakowaniu z 1 zestawem lub w wielopaku zawierającym 4 zestawy. Każde opakowanie zawiera:
1 fiolkę z 500 mikrogramami romiplostymu.
1 ampułko-strzykawkę zawierającą 1,2 ml wody do wstrzykiwań służącej do rozpuszczenia. 1 tłok do ampułko-strzykawki.
1 jałowy łącznik fiolki.
1 jałową 1 ml strzykawkę z końcówką typu Luer.
1 jałową bezpieczną igłę.
4 gaziki nasączone alkoholem.
Nie wszystkie wielkości opakowań muszą znajdować się w obrocie.
6.6 Specjalne środki ostrożności dotyczące usuwania i przygotowania produktu leczniczego do
stosowania
Nplate jest jałowym, ale niezawierającym konserwantów produktem leczniczym i jest przeznaczony tylko do jednorazowego użytku. Nplate powinien być rekonstytuowany zgodnie z zasadami jałowości.
Nplate 250 mikrogramów, proszek i rozpuszczalnik do sporządzania roztworu do wstrzykiwań
Nplate 250 mikrogramów, proszek do sporządzania roztworu do wstrzykiwań należy rozpuścić w 0,72 ml wody do wstrzykiwań w celu otrzymania 0,5 ml roztworu do podania. Każda fiolka zawiera nadmiar roztworu tak, aby podać 250 mcg romiplostymu (patrz: poniższa tabela z podaną zawartością fiolki).
Nplate 500 mikrogramów, proszek i rozpuszczalnik do sporządzania roztworu do wstrzykiwań
Nplate 500 mikrogramów, proszek do sporządzania roztworu do wstrzykiwań należy rozpuścić w 1,2 ml wody do wstrzykiwań w celu otrzymania 1 ml roztworu do podania. Każda fiolka zawiera nadmiar roztworu tak, aby podać 500 mcg romiplostymu (patrz: poniższa tabela z podaną zawartością fiolki).
Zawartość fiolki:
| Nplate fiolka jednorazowego użytku | Całkowita zawartość romiplostymu w fiolce | Objętość jałowej wody do wstrzykiwań | Dostarczana ilość produktu i objętość | Końcowe stężenie | ||
| 250 mcg | 375 mcg | + | 0,72 ml | = | 250 mcg w 0,50 ml | 500 mcg/ml |
| 500 mcg | 625 mcg | + | 1,20 ml | = | 500 mcg w 1,00 ml | 500 mcg/ml |
Z mikrobiologicznego punktu widzenia produkt należy wykorzystać od razu. Jeśli produkt leczniczy nie jest wykorzystany od razu, wówczas za czas i warunki przechowywania do czasu użycia odpowiedzialny jest użytkownik, przy czym zazwyczaj czas przechowywania nie powinien być dłuższy niż 24 godziny zarówno w temperaturze 25°C, jak i w lodówce (2°C – 8°C), przy zachowaniu ochrony przed światłem.
| |
| |
| |
| |
| |
| |
| Uwaga: Całkowite rozpuszczenie proszku może trwać do 2 minut. |
Przed wykonaniem dalszych czynności: Sporządzony roztwór należy obejrzeć i sprawdzić, czy nie ma w nim zanieczyszczeń lub przebarwień. Sporządzony roztwór powinien być przezroczysty, bezbarwny i nie powinien zostać podany, jeśli znajdują się w nim zanieczyszczenia i (lub) przebarwienia. Przed wyjęciem strzykawki upewnić się, że proszek uległ całkowitemu rozpuszczeniu. | |
| |
| |
| |
| |
| |
| |
| |
| |
|
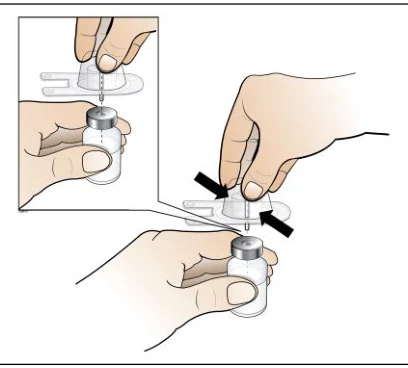
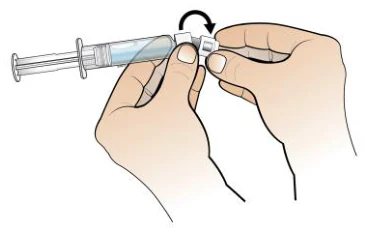
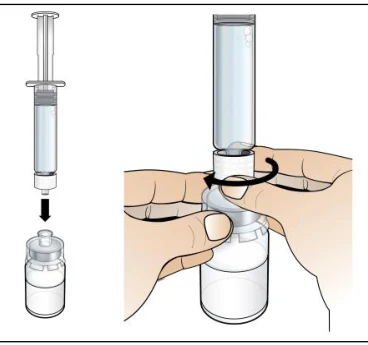
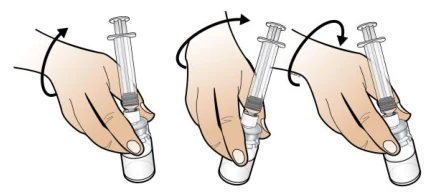
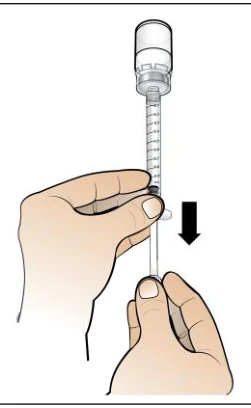
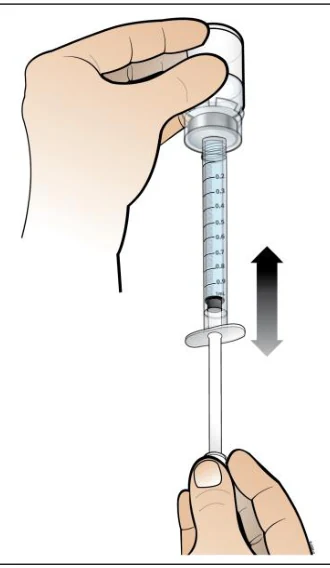
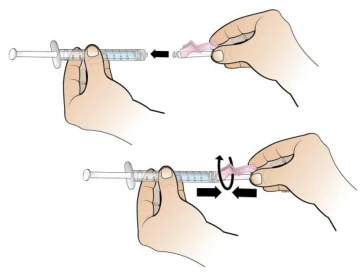
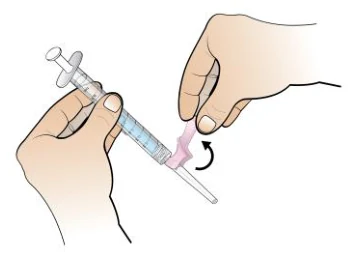
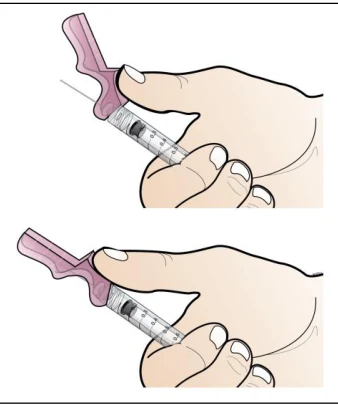
Warunki przechowywania produktu leczniczego po rozpuszczeniu, patrz punkt 6.3.
Wszelkie niewykorzystane resztki produktu leczniczego lub jego odpady należy usunąć zgodnie z lokalnymi przepisami.
7. PODMIOT ODPOWIEDZIALNY POSIADAJĄCY POZWOLENIE NA DOPUSZCZENIE DO OBROTU
Amgen Europe B.V.
Minervum 7061
4817 ZK Breda
Holandia
8. NUMERY POZWOLEŃ NA DOPUSZCZENIE DO OBROTU
EU/1/08/497/005
EU/1/08/497/006
EU/1/08/497/007
EU/1/08/497/008
9. DATA WYDANIA PIERWSZEGO POZWOLENIA NA PODUSZCZENIE DO OBROTU
I DATA PRZEDŁUŻENIA POZWOLENIA
Data wydania pierwszego pozwolenia na dopuszczenie do obrotu: 4 lutego 2009 Data ostatniego przedłużenia pozwolenia: 20 grudnia 2013
10. DATA ZATWIERDZENIA LUB CZĘŚCIOWEJ ZMIANY TEKSTU
CHARAKTERYSTYKI PRODUKTU LECZNICZEGO
Szczegółowe informacje o tym produkcie leczniczym są dostępne na stronie internetowej Europejskiej Agencji Leków http://www.ema.europa.eu.
Więcej informacji o leku Nplate