


Charakterystyka produktu leczniczego - Lutathera
1. NAZWA PRODUKTU LECZNICZEGO
Lutathera 370 MBq/ml roztwór do infuzji
2. SKŁAD JAKOŚCIOWY I ILOŚCIOWY
1 ml roztworu zawiera 370 MBq lutetu oksodotreotydu (177Lu) w dniu i godzinie kalibracji.
Całkowita aktywność produktu leczniczego w jednodawkowej fiolce wynosi 7 400 MBq w dniu i godzinie infuzji. Biorąc pod uwagę stałą aktywność wolumetryczną 370 MBq/ml w dniu i godzinie kalibracji, każda fiolka zawiera objętość w zakresie od 20,5 do 25,0 ml roztworu w celu zapewnienia wymaganej aktywności w dniu i godzinie infuzji.
Cechy fizyczne
Okres półtrwania lutetu-177 wynosi 6,647 dni. Lutet-177 ulega rozpadowi, któremu towarzyszy emisja cząstek β-, do stabilnego hafnu-177 z najliczniej występującymi cząstkami β- (79.3%) o maksymalnej energii 0,498 MeV. Średnia energia cząstek beta wynosi w przybliżeniu 0,13 MeV. Rozpadowi towarzyszy również promieniowanie gamma o niskiej energii wynoszące przykładowo 113 keV (6,2%) i 208 keV (11%).
Substancja pomocnicza o znanym działaniu
Jeden ml roztworu zawiera maksymalnie 0,14 mmol (3,2 mg) sodu.
Pełny wykaz substancji pomocniczych, patrz punkt 6.1.
3. POSTAĆ FARMACEUTYCZNA
Roztwór do infuzji.
Przezroczysty, bezbarwny lub jasno żółty roztwór.
4. SZCZEGÓŁOWE DANE KLINICZNE
4.1 Wskazania do stosowania
Produkt leczniczy Lutathera jest przeznaczony do leczenia nieoperacyjnych lub z przerzutami, postępujących, dobrze zróżnicowanych (G1 i G2) guzów neuroendokrynnych trzustki i przewodu pokarmowego (ang. gastroenteropancreatic neuroendocrine tumors, GEP-NETs) z ekspresją receptorów somatostatyny u dorosłych.
4.2 Dawkowanie i sposób podawania
Ważne instrukcje dotyczące bezpieczeństwa stosowania
Produkt leczniczy Lutathera powinien być podawany wyłącznie przez osoby upoważnione do obchodzenia się z preparatami radiofarmaceutycznymi w wyznaczonych warunkach klinicznych (patrz punkt 6.6) i po przeprowadzeniu oceny przez lekarza posiadającego odpowiednie przygotowanie.
Identyfikacja pacjenta
Przed rozpoczęciem leczenia produktem leczniczym Lutathera, obrazowanie receptorów somatostatyny (za pomocą scyntygrafii lub tomografii pozytonowej [PET]) musi potwierdzić nadekspresję takich receptorów w tkance guza z wychwytem guza co najmniej równym prawidłowemu wychwytowi w wątrobie.
Dawkowanie
Dorośli
Zalecany schemat leczenia produktem leczniczym Lutathera u dorosłych obejmuje 4 infuzje po 7 400 MBq każda. Zalecany odstęp pomiędzy każdym podaniem wynosi 8 tygodni (±1 tydzień).
Informacje o modyfikacjach dawki w ramach postępowania z ciężkimi lub nieakceptowalnymi działaniami niepożądanymi leku podano w odpowiednim punkcie niżej.
Roztwór aminokwasów
W celu ochrony nerek roztwór aminokwasów zawierający L-lizynę i L-argininę należy podawać dożylnie przez 4 godziny (patrz skład w Tabelach 1 i 2). Infuzję roztworu aminokwasów należy rozpocząć na 30 minut przed rozpoczęciem infuzji produktu leczniczego Lutathera. Preferowaną metodą postępowania jest infuzja roztworu aminokwasów i produktu leczniczego Lutathera przez oddzielny dostęp dożylny, każdy na innym ramieniu pacjenta. Jeśli jednak założenie dwóch linii dożylnych nie jest możliwe z uwagi na słaby dostęp dożylny lub preferencje obowiązujące w danej instytucji/warunki kliniczne, roztwór aminokwasów i produktu leczniczego Lutathera może być podawany we wlewie przez tę samą linię infuzyjną wyposażoną w zawór trójdrożny, uwzględniając prędkość przepływu i utrzymanie dostępu żylnego. Nie należy zmniejszać dawki roztworu aminokwasów, nawet w przypadku podawania zmniejszonej dawki produktu leczniczego Lutathera.
Roztwór aminokwasów zawierający tylko L-lizynę i L-argininę w ilościach podanych w Tabeli 1 uważa się za produkt leczniczy z wyboru w związku z mniejszą całkowitą objętością do podania i mniejszą osmolalnością.
Roztwór aminokwasów może być przygotowany jako produkt złożony, zgodnie z dobrą praktyką szpitalną przygotowywania sterylnych produktów leczniczych oraz zgodnie ze składem podanym w Tabeli 1.
Tabela 1 Skład złożonego roztworu aminokwasów
| Związek | Ilość |
| L-lizyna HCl | 25 g* |
| L-arginina HCl | 25 g** |
| Chlorek sodu 9 mg/ml (0,9%), roztwór do infuzji lub woda do wstrzykiwań | 1 l |
| * co odpowiada 20,0 g L-lizyny ** co odpowiada 20,7 g L-argininy | |
Alternatywnie można zastosować dostępne w sprzedaży roztwory aminokwasów, jeśli są zgodne ze specyfikacją opisaną w Tabeli 2.
Tabela 2 Specyfikacja dostępnych w sprzedaży roztworów aminokwasów
| Charakterystyka | Specyfikacja |
| L-lizyna HCl | Od 18 do 25 g* |
| L-arginina HCl | Od 18 do 25 g** |
| Objętość | Od 1 l do 2 l |
| Osmolalność | <1 200 mOsmol/kg |
| * co odpowiada 14,4-20 g L-lizyny ** co odpowiada 14,9-20,7 g L-argininy | |
Monitorowanie leczenia
Przed każdym podaniem i podczas leczenia produktem Lutathera wymagane jest przeprowadzanie testów laboratoryjnych oceniających stan pacjenta i dostosowujących w razie potrzeby protokół terapeutyczny (dawkę, odstępy pomiędzy kolejnymi infuzjami i liczbę infuzji) (patrz Tabela 3).
Badania laboratoryjne konieczne do przeprowadzenia przed każdą infuzją jako minimum obejmują:
- Badania hematologiczne (stężenie hemoglobiny [Hb], liczbę białych krwinek z rozmazem, liczbę płytek krwi)
Czynność nerek (stężenie kreatyniny w surowicy i klirens kreatyniny wyliczone według wzoru
Cockcrofta-Gaulta)
- Ocenę parametrów biochemicznych czynności wątroby (aktywność aminotransferazy alaninowej [ALT], aminotransferazy asparaginianowej [AST], stężenie albumin surowicy, międzynarodowy współczynnik znormalizowany [INR] i stężenie bilirubiny)
Te badania laboratoryjne należy wykonywać co najmniej raz w ciągu 2-4 tygodni przed podaniem i wkrótce po podaniu produktu leczniczego Lutathera. Ponadto zaleca się przeprowadzanie tych badań co 4 tygodnie przez co najmniej 3 miesiące po ostatniej infuzji produktu leczniczego Lutathera, a następnie co 6 miesięcy, aby móc wykryć ewentualne odległe działania niepożądane (patrz punkt 4.8). Dawkowanie może wymagać modyfikacji na podstawie wyników tych badań (patrz Tabela 3).
Modyfikacja dawki
Postępowanie z ciężkimi lub nieakceptowalnymi działaniami niepożądanymi może wymagać czasowego przerwania podawania leku (wydłużenia odstępu pomiędzy dawkami z 8 tygodni maksymalnie do 16 tygodni), zmniejszenia dawki lub zakończenia leczenia produktem Lutathera (patrz Tabela 3 i Ilustracja 1).
Tabela 3 Zalecane modyfikacje dawki produktu Lutathera z powodu działań niepożądanych
| Działanie niepożądane | Nasilenie działania niepożądanego | Modyfikacja dawki |
| Małopłytkowość | Pierwszy epizod: Stopień 2 (płytki krwi <75 - 50 x 109/l) Stopień 3 (płytki krwi <50 - 25 x 109/l) Stopień 4 (płytki krwi <25 x 109/l) | Wstrzymać podanie dawki aż do całkowitego lub częściowego ustąpienia (stopień 0 do 1). Wznowić podawanie produktu leczniczego Lutathera w dawce 3 700 MBq (100 mCi) u pacjentów z całkowitym lub częściowym ustąpieniem działania niepożądanego. Jeśli podanie zmniejszonej dawki nie spowoduje małopłytkowości stopnia 2, 3 lub 4, należy podać produkt leczniczy Lutathera w dawce 7 400 MBq (200 mCi) przy kolejnym podaniu. Należy trwale zakończyć leczenie produktem Lutathera w przypadku wystąpienia małopłytkowości stopnia 2 lub większego wymagającej zastosowania odstępu między dawkami dłuższego niż 16 tygodni. |
| Nawrót działania niepożądanego w stopniu 2, 3 lub 4 | Trwale zakończyć leczenie produktem Lutathera. |
| Niedokrwistość i neutropenia | Pierwszy epizod niedokrwistości: Stopień 3 (Hb <8,0 g/dl) ; wskazana transfuzja Stopień 4 (następstwa zagrażające życiu) Pierwszy epizod neutropenii: Stopień 3 (bezwzględna liczba granulocytów obojętnochłonnych (ANC) <1,0 – 0,5 x 10⁹/l) Stopień 4 (ANC <0,5 x 10⁹/l) | Wstrzymać podanie dawki aż do całkowitego lub częściowego ustąpienia (stopień 0, 1 lub 2). Wznowić podawanie produktu leczniczego Lutathera w dawce 3 700 MBq (100 mCi) u pacjentów z całkowitym lub częściowym ustąpieniem działania niepożądanego. Jeśli podanie zmniejszonej dawki nie spowoduje niedokrwistości lub neutropenii stopnia 3 lub 4, należy podać produkt leczniczy Lutathera w dawce 7 400 MBq (200 mCi) przy kolejnym podaniu. Należy trwale zakończyć leczenie produktem Lutathera w przypadku wystąpienia niedokrwistości lub neutropenii stopnia 3 lub większego wymagających zastosowania odstępu między dawkami dłuższego niż 16 tygodni. |
| Nawrót działania niepożądanego w stopniu 3 lub 4 | Trwale zakończyć leczenie produktem Lutathera. | |
| Nefrotoksyczność | Pierwszy epizod:
kreatyniny w surowicy o 40% lub
kreatyniny o 40%; obliczony za pomocą wzoru Cockcrofta-Gaulta w oparciu o faktyczną masę ciała. | Wstrzymać podanie dawki aż do ustąpienia lub powrotu do wartości początkowych. Wznowić podawanie produktu leczniczego Lutathera w dawce 3 700 MBq (100 mCi) u pacjentów z ustąpieniem działania niepożądanego lub powrotem do stanu początkowego. Jeśli podanie zmniejszonej dawki nie spowoduje toksycznego działania na nerki, należy podać produkt leczniczy Lutathera w dawce 7 400 MBq (200 mCi) przy kolejnym podaniu. Trwale zakończyć podawanie produktu leczniczego Lutathera z powodu toksycznych działań na nerki wymagających zastosowania odstępu między dawkami dłuższego niż 16 tygodni. |
| Nawracająca nefrotoksyczność | Trwale zakończyć podawanie produktu leczniczego Lutathera. | |
| Hepatotoksyczność | Pierwszy epizod:
| Wstrzymać podanie dawki aż do ustąpienia lub powrotu do wartości początkowych. Wznowić podawanie produktu leczniczego Lutathera w dawce 3 700 MBq (100 mCi) u pacjentów z ustąpieniem działania niepożądanego lub powrotem do stanu początkowego. Jeśli podanie zmniejszonej dawki nie spowoduje toksycznego działania na wątrobę, podać produkt leczniczy Lutathera w dawce 7 400 MBq (200 mCi) przy kolejnym podaniu. Trwale zakończyć podawanie produktu leczniczego Lutathera z powodu toksycznych działań na wątrobę wymagających zastosowania odstępu między dawkami dłuższego niż 16 tygodni. |
| Nawracająca hepatotoksyczność | Trwale zakończyć podawanie produktu leczniczego Lutathera. |
Każde inne działanie niepożądane1 stopnia 3 lub stopnia 4 według CTCAE* | Pierwszy epizod stopnia 3 lub 4 | Wstrzymać podanie dawki aż do całkowitego lub częściowego ustąpienia (stopień 0 do 2). Wznowić podawanie produktu leczniczego Lutathera w dawce 3 700 MBq (100 mCi) u pacjentów z całkowitym lub częściowym ustąpieniem działania niepożądanego. Jeśli podanie zmniejszonej dawki nie spowoduje działania toksycznego stopnia 3 lub 4, należy podać produkt leczniczy Lutathera w dawce 7 400 MBq (200 mCi) przy kolejnym podaniu. Trwale zakończyć podawanie produktu leczniczego Lutathera z powodu działania niepożądanego stopnia 3 lub większego, wymagającego zastosowania odstępu między dawkami dłuższego niż 16 tygodni. |
| Nawrót działania w stopniu 3 lub 4 | Trwale zakończyć podawanie produktu leczniczego Lutathera. | |
1 Nie ma konieczności modyfikacji dawki z powodu toksycznych działań hematologicznych stopnia 3 lub stopnia 4 tylko z powodu limfopenii. * CTCAE: Standardowe Kryteria Terminologiczne Działań Niepożądanych National Cancer Institute | ||
Ilustracja 1 Przegląd instrukcji modyfikacji dawki
DMT: Toksyczność powodująca modyfikację dawki
Inne przyczyny, dla których należy rozważyć przerwanie podawania produktu leczniczego Lutathera obejmują wystąpienie innej choroby w trakcie leczenia (np. zakażenia układu moczowego), która w opinii lekarza mogłaby zwiększyć ryzyko związane z podaniem produktu leczniczego Lutathera i która może ustąpić lub ustabilizować się umożliwiając wznowienie leczenia; lub rozległa interwencja chirurgiczna, w przypadku której leczenie należy wstrzymać na 12 tygodni od daty wykonania zabiegu.
Szczególne populacje pacjentów
Pacjenci w podeszłym wieku
Nie ma konieczności dostosowania dawki u pacjentów w wieku 65 lat i starszych, ponieważ doświadczenie kliniczne nie wskazuje różnic w odpowiedzi pomiędzy starszymi i młodszymi pacjentami. Niemniej ponieważ u starszych pacjentów (w wieku ≥70 lat) opisano zwiększone ryzyko toksyczności hematologicznej, zaleca się ścisłą obserwację umożliwiającą niezwłoczną zmianę dawki (DMT) w tej populacji pacjentów.
Zaburzenia czynności nerek
Ze względu na możliwość zwiększonego narażenia na promieniowanie jonizujące u pacjentów z zaburzeniami czynności nerek konieczne jest dokładne rozważenie dawki radioaktywności, jaka ma być podana. Nie badano profilu farmakokinetycznego ani bezpieczeństwa stosowania lutetu oksodotreotydu (177Lu) u pacjentów z wyjściowymi ciężkimi zaburzeniami czynności nerek (klirens kreatyniny <30 ml/min wyliczony według wzoru Cockcrofta-Gaulta) lub schyłkową niewydolnością nerek. Leczenie produktem Lutathera u pacjentów z niewydolnością nerek i klirensem kreatyniny <30 ml/min jest przeciwwskazane (patrz punkt 4.3). Nie zaleca się leczenia produktem Lutathera pacjentów z wyjściowym klirensem kreatyniny <40 ml/min (obliczonym za pomocą wzoru Cockcrofta-Gaulta). Nie zaleca się dostosowania dawki u pacjentów z wyjściowymi zaburzeniami czynności nerek i klirensem kreatyniny ≥40 ml/min. Ponieważ jednak wiadomo, że ten produkt leczniczy jest wydalany głównie przez nerki, w trakcie leczenia należy częściej monitorować czynność nerek, ponieważ ci pacjenci mogą być narażeni na większe ryzyko wystąpienia działań toksycznych. Dodatkowe informacje dotyczące leczenia pacjentów z toksycznymi działaniami na nerki patrz Tabela 3 w punkcie 4.2 i 4.4.
Zaburzenia czynności wątroby
Ze względu na możliwość zwiększonego narażenia na promieniowanie jonizujące u pacjentów z zaburzeniami czynności wątroby konieczne jest dokładne rozważenie dawki radioaktywności, jaka ma być podana. Nie badano profilu farmakokinetycznego i bezpieczeństwa lutetu oksodotreotydu (177Lu) u pacjentów z wyjściowymi ciężkimi zaburzeniami czynności wątroby (stężenie bilirubiny całkowitej >3 razy górnej granicy normy, niezależnie od poziomu AST). Pacjenci z wyjściowymi zaburzeniami czynności wątroby ze stężeniem bilirubiny całkowitej >3 razy górnej granicy normy lub z albuminemią <30 g/l i INR >1,5 powinni być leczeni produktem Lutathera wyłącznie po dokonaniu starannej oceny stosunku korzyści do ryzyka. Nie zaleca się dostosowywania dawki u pacjentów z wyjściowymi łagodnymi lub umiarkowanymi zaburzeniami czynności wątroby.
Dodatkowe informacje dotyczące leczenia pacjentów z toksycznymi działaniami na wątrobę patrz Tabela 3 punkt 4.2 i punkt 4.4.
Dzieci i młodzież
Nie określono bezpieczeństwa stosowania ani skuteczności produktu leczniczego Lutathera u dzieci i młodzieży w wieku poniżej 18 lat. Aktualne dane dotyczące młodzieży w wieku 12 lat i starszej przedstawiono w punktach 4.8, 5.1, 5,2 i 11, ale brak zaleceń dotyczących dawkowania.
Sposób podawania
Produkt leczniczy Lutathera jest przeznaczony do stosowania dożylnego. Jest to gotowy do stosowania preparat radiofarmaceutyczny do jednorazowego użycia.
Instrukcja podawania
Zalecaną dawkę można podać metodą grawitacyjną, metodą z użyciem pompy perystaltycznej lub pompy strzykawkowej. Osoby z fachowego personelu medycznego prowadzące leczenie pacjenta mogą wykorzystać inne metody podania, uznawane za odpowiednie i bezpieczne, zwłaszcza, jeśli konieczne jest zmniejszenie dawki.
Stosując metodę grawitacyjną lub pompę perystaltyczną produkt leczniczy Lutathera należy podawać w infuzji bezpośrednio z oryginalnego pojemnika. Metodę z użyciem pompy perystaltycznej lub pompy strzykawkowej należy stosować podając zmniejszoną dawkę produktu leczniczego Lutathera po modyfikacji dawki z powodu działania niepożądanego (patrz Tabela 3 w punkcie 4.2). Zastosowanie metody grawitacyjnej do podania zmniejszonej dawki produktu leczniczego Lutathera może spowodować podanie nieprawidłowej objętości produktu leczniczego Lutathera, jeśli dawka nie zostanie dostosowana przed podaniem. Należy uwzględnić środki ochrony radiologicznej dotyczące bezpieczeństwa niezależnie od wybranej metody podania (patrz punkt 6.6).
W poniższej tabeli podsumowano całą procedurę podawania produktu leczniczego Lutathera:
Tabela 4 Procedura podania produktu leczniczego przeciwwymiotnego, roztworu aminokwasów i produktu leczniczego Lutathera
| Podane produkty lecznicze | Czas rozpoczęcia (min) | Szybkość infuzji (ml/h) | Czas trwania |
| Produkt leczniczy przeciwwymiotny | Co najmniej 30 minut przed podaniem roztworu aminokwasów | Zgodnie z informacją o produkcie | Zgodnie z informacją o produkcie |
| Roztwór aminokwasów, przygotowany odręcznie (1 l) lub dostępny w sprzedaży (od 1 l do 2 l) | 0 | 250 – 500 w zależności od objętości | 4 godziny |
| Produkt leczniczy Lutathera z roztworem chlorku sodu 9 mg/ml (0,9%) do wstrzykiwań | 30 | Maksymalnie 400 | 30 ± 10 minut |
Instrukcja dotycząca metody przygotowania i metod podania dożylnego, patrz punkt 12.
Zalecenia w przypadku wynaczynienia, patrz punkt 4.4.
4.3 Przeciwwskazania
- Nadwrażliwość na substancję czynną lub na którąkolwiek substancję pomocniczą wymienioną w punkcie 6.1.
- Stwierdzona lub podejrzewana ciąża lub gdy nie można wykluczyć ciąży (patrz punkt 4.6).
- Pacjenci z niewydolnością nerek z klirensem kreatyniny <30 ml/min
4.4 Specjalne ostrzeżenia i środki ostrożności dotyczące stosowania
Indywidualna ocena stosunku korzyści do ryzyka
W przypadku każdego pacjenta narażenie na promieniowanie musi być uzasadnione prawdopodobną korzyścią. W każdym przypadku należy podać możliwie najmniejszą dawkę promieniowania, która pozwoli uzyskać wymagane działanie terapeutyczne.
Biorąc pod uwagę mechanizm działania i profil tolerancji produktu leczniczego Lutathera nie zaleca się rozpoczynania leczenia u pacjentów z negatywnymi lub mieszanymi zmianami trzewnymi pod względem obecności receptorów dla somatostatyny, zgodnie z wynikami obrazowania w kierunku receptora somatostatyny.
Mielosupresja
Z uwagi na potencjalne wystąpienie hematologicznych działań niepożądanych należy kontrolować morfologię krwi przed rozpoczęciem leczenia i przed podaniem każdej dawki produktu leczniczego Lutathera podczas leczenia oraz do ustąpienia wszelkich ewentualnych działań toksycznych (patrz punkt 4.2). Pacjenci z zaburzeniami czynności szpiku kostnego oraz pacjenci, którzy otrzymali wcześniej chemioterapię lub teleradioterapię (obejmującą ponad 25% szpiku kostnego) mogą podlegać większemu ryzyku toksycznych działań hematologicznych podczas leczenia produktem Lutathera. Nie zaleca się leczenia pacjentów z ciężkimi zaburzeniami hematologicznymi przed rozpoczęciem leczenia i podczas leczenia (np. Hb <4,9 mmol/l lub 8 g/dl, płytki krwi <75 x 109/l lub leukocyty <2 x 10⁹/l), chyba, że zaburzenia są spowodowane wyłącznie limfopenią.
Zespół mielodysplastyczny i ostra białaczka
Późne wystąpienie zespołu mielodysplastycznego (MDS) i ostrej białaczki (AL) obserwowano po leczeniu produktem leczniczym Lutathera (patrz punkt 4.8), występujące po około 29 miesiącach (9 – 45) w przypadku MDS i po 55 miesiącach (32 - 125) w przypadku AL po pierwszej infuzji produktu leczniczego Lutathera. Nie jest znana etiologia wtórnych nowotworów szpiku kostnego związanych z leczeniem (t-MNs). Sugeruje się, że czynniki takie jak wiek >70 lat, zaburzenia czynności nerek, cytopenie przed rozpoczęciem leczenia, liczba wcześniejszych terapii, wcześniejsze narażenie na produkty lecznicze chemioterapeutyczne (szczególnie produkty lecznicze alkilujące) i wcześniejsza radioterapia stanowią potencjalne ryzyko i (lub) czynniki prognostyczne MDS lub AL.
Toksyczny wpływ na nerki
Ponieważ lutetu oksodotreotyd (177Lu) jest niemal wyłącznie usuwany przez nerki, konieczne jest jednoczesne podawanie roztworu aminokwasów zawierającego aminokwasy L-lizynę i L-argininę. Roztwór aminokwasów przyczyni się do zmniejszenia ponownego wchłaniania lutetu oksodotreotydu (177Lu) przez kanaliki proksymalne, powodując istotne zmniejszenie dawki pochłoniętej przez nerki (patrz punkt 4.2). Po podaniu zalecanego roztworu aminokwasów w infuzji trwającej 4 godziny, zgłaszano średnie zmniejszenie narażenia na promieniowanie jonizujące w nerkach wynoszące około 47%.
Pacjentów należy zachęcić do utrzymywania stanu nawodnienia i częstego oddawania moczu przed, w dniu infuzji i w kolejnym dniu po podaniu produktu leczniczego Lutathera (np. picie 1 szklanki wody co godzinę).
Czynność nerek oznacza się za pomocą stężenia kreatyniny w surowicy i należy oceniać wyliczony klirens kreatyniny za pomocą wzoru Cockcrofta-Gaulta przed rozpoczęciem leczenia, w jego trakcie i co najmniej przez pierwszy rok po leczeniu (patrz punkt 4.2).
Pacjenci z zaburzeniami czynności nerek na początku leczenia lub z anomaliami układu moczowego mogą podlegać zwiększonemu ryzyku działań toksycznych z powodu zwiększonego narażenia na napromienianie (patrz punkt 4.2).
U pacjentów z klirensem kreatyniny <50 ml/min należy także uwzględnić zwiększone ryzyko przemijającej hiperkaliemii z powodu podania roztworu aminokwasów (patrz Ostrzeżenia i środki ostrożności dotyczące jednoczesnego podawania roztworu aminokwasów o ochronnym działaniu na nerki).
Toksyczne działanie na wątrobę
Ponieważ u wielu pacjentów kierowanych do leczenia produktem leczniczym Lutathera występują przerzuty do wątroby, u pacjentów często mogą występować zmiany w parametrach biochemicznych czynności wątroby przed leczeniem. Pacjenci z przerzutami do wątroby lub istniejącymi wcześniej zaawansowanymi zaburzeniami czynności wątroby mogą podlegać zwiększonemu ryzyku działań toksycznych na wątrobę z powodu ekspozycji na promieniowanie. Dlatego zaleca się monitorowanie aktywności ALT, AST, stężenia bilirubiny, albumin w surowicy oraz wartości INR podczas leczenia (patrz punkt 4.2).
Nadwrażliwość
W okresie po wprowadzeniu do obrotu u pacjentów leczonych produktem leczniczym Lutathera zgłaszano przypadki reakcji nadwrażliwości (w tym pojedyncze zdarzenia obrzęku naczynioruchowego) (patrz punkt 4.8). W przypadku wystąpienia ciężkich reakcji nadwrażliwości trwającą infuzję produktu leczniczego Lutathera należy natychmiast zakończyć. Należy zapewnić natychmiastowy dostęp do odpowiednich produktów leczniczych i sprzętu niezbędnego w postępowaniu z takimi reakcjami.
Nudności i wymioty
Aby zapobiec nudnościom i wymiotom związanym z leczeniem na co najmniej 30 minut przed rozpoczęciem infuzji roztworu aminokwasów należy podać w bolusie dożylnym produkt leczniczy przeciwwymiotny, aby osiągnąć pełną skuteczność przeciwwymiotną produktu (patrz punkt 4.2).
Jednoczesne stosowanie analogów somatostatyny
Somatostatyna i jej analogi wiążą się kompetycyjnie z receptorami somatostatyny i mogą zakłócać skuteczność produktu leczniczego Lutathera (patrz punkt 4.5).
Neuroendokrynny przełom hormonalny
Przełom związany z nadmiernym uwolnieniem hormonów lub substancji biologicznie czynnych może nastąpić po leczeniu produktem leczniczym Lutathera, dlatego w niektórych przypadkach należy brać pod uwagę obserwację pacjentów (np. pacjentów z niedostateczną kontrolą farmakologiczną objawów) poprzez ich pozostanie w szpitalu przez noc. W niektórych przypadkach przełomów hormonalnych zalecane leczenie obejmuje: duże dawki podawanych dożylnie analogów somatostatyny, płynoterapię dożylną, kortykosteroidy i skorygowanie zaburzeń elektrolitowych u pacjentów z biegunką i (lub) wymiotami.
Zespół rozpadu guza
Zgłaszano przypadki wystąpienia zespołu rozpadu guza po terapii produktami leczniczymi zawierającymi lutet-177. Pacjenci z niewydolnością nerek i dużą łączną objętością guzów mogą być w grupie podwyższonego ryzyka i w ich przypadku należy zachować większą ostrożność. Należy ocenić czynność nerek oraz równowagę elektrolitową w punkcie wyjściowym oraz w trakcie leczenia.
Zasady ochrony radiologicznej
Pacjenci leczeni produktem leczniczym Lutathera powinni być izolowani od innych osób podczas podawania i do czasu osiągnięcia limitów promieniowania określonych przez obowiązujące przepisy, zwykle w ciągu 4-5 godzin od podania produktu leczniczego. Osoba z fachowego personelu medycznego powinna określić, kiedy pacjent może opuścić kontrolowany obszar szpitala, tj. kiedy narażenie na promieniowanie jonizujące osób trzecich nie przekracza limitów określonych w przepisach.
Po podaniu produktu leczniczego Lutathera pacjent powinien być zachęcany do utrzymywania stanu nawodnienia i częstego oddawania moczu przed, w dniu podania i w kolejnym dniu po podaniu produktu leczniczego Lutathera (np. picie 1 szklanki wody co godzinę) w celu ułatwienia usuwania. Ponadto należy zalecić pacjentowi codzienne wypróżnienia, a w razie potrzeby użycie środka o działaniu przeczyszczającym. Mocz i kał należy usuwać zgodnie z krajowymi zarządzeniami.
Pod warunkiem, że skóra pacjenta nie została zanieczyszczona, np. w wyniku przecieku zestawu do infuzji lub nietrzymania moczu, nie przewiduje się skażenia skóry i treści wymiocin. Niemniej zaleca się, aby podczas standardowej opieki lub badań z użyciem wyrobów medycznych lub innych instrumentów, które mają kontakt ze skórą (np. elektrokardiogram [EKG]), stosować podstawowe środki ostrożności takie jak noszenie rękawiczek, instalacja materiału-elektrody przed rozpoczęciem infuzji radiofarmaceutyku, zmiana materiału-elektrody po pomiarze oraz na koniec monitorowanie radioaktywności sprzętu po użyciu.
Zanim pacjent zostanie wypisany ze szpitala należy przekazać pacjentowi zasady niezbędnej ochrony przed promieniowaniem podczas kontaktów z członkami tego samego gospodarstwa domowego i ogółem społeczeństwa oraz ogólne środki ostrożności, których pacjent powinien przestrzegać podczas codziennych czynności po leczeniu (podanych w kolejnym akapicie i w ulotce załączonej do opakowania) w celu ograniczenia do minimum ekspozycji innych osób na promieniowanie.
Po każdym podaniu należy wziąć pod uwagę następujące zalecenia ogólne, a także procedury i regulacje obowiązujące na szczeblu krajowym, lokalnym i w danej instytucji:
- W ciągu 7 dni należy unikać bliskich kontaktów (w odległości mniejszej niż 1 metr) z innymi osobami.
W przypadku dzieci i (lub) kobiet w ciąży bliski kontakt (w odległości mniejszej niż 1 metr)
należy ograniczyć do czasu poniżej 15 minut na dobę przez 7 dni.
- Pacjenci powinni spać w oddzielnej sypialni niż inne osoby przez 7 dni.
- Pacjenci nie powinni spać w tej samej sypialni z dziećmi i (lub) kobietami w ciąży przez 15 dni.
Zalecane pomiary w przypadku wynaczynienia
Należy nosić jednorazowe rękawice ochronne. Infuzję produktu leczniczego należy niezwłocznie przerwać i usunąć urządzenie do podawania (cewnik itp.). Należy poinformować lekarza medycyny nuklearnej i farmaceutę szpitalnego.
Wszystkie materiały urządzeń do podawania powinny być zatrzymane w celu pomiaru aktywności resztkowej i aktywności rzeczywiście podanej oraz na koniec należy określić dawkę pochłoniętą. Obszar wynaczynienia należy zaznaczyć niezmywalnym markerem i, jeśli możliwe, wykonać zdjęcie. Ponadto zaleca się zapisanie godziny wynaczynienia i szacunkowej objętości wynaczynienia.
Aby kontynuować infuzję produktu leczniczego Lutathera, konieczne jest użycie nowego cewnika, jeśli możliwe, założonego w żyle w drugim ramieniu.
Jeśli nastąpiło wynaczynienie, nie wolno podawać żadnego innego produktu leczniczego w tym samym miejscu.
W celu przyspieszenia rozproszenia produktu leczniczego i zapobieżenia zaleganiu w tkance zaleca się zwiększenie przepływu krwi poprzez uniesienie danego ramienia. Zależnie od przypadku można rozważyć odessanie wynaczynionego płynu, wstrzyknięcie roztworu chlorku sodu 9 mg/ml (0,9%) do wstrzykiwań w celu przepłukania, założenie ciepłego kompresu lub podkładki ogrzewającej w miejscu podania infuzji w celu przyspieszenia rozszerzenia naczyń.
Należy leczyć objawy, szczególnie stan zapalny i (lub) ból. Zależnie od sytuacji lekarz medycyny nuklearnej powinien poinformować pacjenta o ryzyku związanym z obrażeniami powstałymi w wyniku wynaczynienia i przekazać wskazówki odnośnie potencjalnego leczenia i niezbędnej obserwacji. Obszar wynaczynienia należy monitorować do czasu wypisania pacjenta ze szpitala. Zależnie od nasilenia taki przypadek należy zgłosić jako działanie niepożądane.
Pacjenci z nietrzymaniem moczu
Podczas pierwszych 2 dni po podaniu tego produktu leczniczego należy stosować specjalne środki ostrożności w przypadku pacjentów z nietrzymaniem moczu, aby uniknąć rozprzestrzenienia skażenia radioaktywnego. Obejmuje to konieczność właściwego postępowania z wszelkimi materiałami, które mogły być skażone moczem.
Pacjenci z przerzutami do mózgu
Brak danych dotyczących skuteczności u pacjentów ze znanymi przerzutami do mózgu, dlatego należy indywidualnie oceniać stosunek korzyści do ryzyka u tych pacjentów.
Wtórne nowotwory złośliwe
Narażenie na promieniowanie jonizujące wiąże się z możliwością wywołania i rozwoju nowotworu, a także wad wrodzonych. Dawka promieniowania wynikająca z ekspozycji terapeutycznej może powodować większą częstość występowania nowotworu i mutacji. We wszystkich przypadkach niezbędne jest upewnienie się, że ryzyko wynikające z ekspozycji jest mniejsze niż wynikające z samej choroby.
Inni pacjenci z czynnikami ryzyka
Pacjenci zgłaszający się z którymkolwiek z wymienionych poniżej stanów są bardziej podatni na wystąpienie działań niepożądanych. Dlatego zaleca się częstsze monitorowanie tych pacjentów podczas leczenia. W przypadku wystąpienia działań toksycznych wymagających modyfikacji dawki, patrz Tabela 3.
- Przerzuty do kości;
Stosowanie wcześniej onkologicznego leczenia radiometabolicznego związkami radiojodu (131I)
lub jakiegokolwiek innego leczenia z użyciem nieosłoniętych źródeł promieniotwórczości;
- Występowanie w wywiadzie innych nowotworów złośliwych, chyba, że pacjenta uznaje się za osobę w remisji choroby od co najmniej 5 lat.
Antykoncepcja u mężczyzn i kobiet
Należy zalecić pacjentkom w wieku rozrodczym stosowanie skutecznej antykoncepcji podczas leczenia i przez 7 miesięcy po przyjęciu ostatniej dawki produktu leczniczego Lutathera (patrz punkt 4.6).
Pacjentom, których partnerki są w wieku rozrodczym należy zalecić stosowanie skutecznej antykoncepcji podczas leczenia i przez 4 miesiące po przyjęciu ostatniej dawki produktu leczniczego Lutathera (patrz punkt 4.6).
Szczególne ostrzeżenia i środki ostrożności dotyczące jednoczesnego podawania roztworu aminokwasów o działaniu ochronnym na nerki
Hiperkaliemia
U pacjentów otrzymujących argininę i lizynę może wystąpić przejściowe zwiększenie stężenia potasu w surowicy, które zazwyczaj powraca do normy w ciągu 24 godzin od rozpoczęcia infuzji aminokwasów. Pacjenci ze zmniejszonym klirensem kreatyniny mogą być narażeni na większe ryzyko wystąpienia przejściowej hiperkaliemii (patrz „Toksyczny wpływ na nerki” w punkcie 4.4).
Stężenie potasu w surowicy należy oznaczyć przed każdym podaniem roztworu aminokwasów. W przypadku hiperkaliemii należy sprawdzić u pacjenta występowanie w wywiadzie hiperkaliemii i jednocześnie stosowane produkty lecznicze. Hiperkaliemię należy odpowiednio skorygować przed rozpoczęciem infuzji.
W przypadku współistniejącej, klinicznie istotnej hiperkaliemii, przed rozpoczęciem infuzji roztworu aminokwasów konieczne jest wykonanie drugiego oznaczenia, które potwierdzi, że hiperkaliemia została skorygowana. Pacjenta należy ściśle monitorować pod kątem przedmiotowych i podmiotowych objawów hiperkaliemii, np. duszności, osłabienia, drętwienia, bólu w klatce piersiowej i objawów ze strony serca (zaburzeń przewodzenia i arytmii serca). Przed wypisaniem pacjenta ze szpitala należy wykonać badanie elektrokardiograficzne (EKG).
Podczas infuzji należy monitorować parametry życiowe, niezależnie od wyjściowego stężenia potasu w surowicy. Należy zachęcić pacjentów do utrzymywania stanu nawodnienia i częstego oddawania moczu przed, w dniu podania i w kolejnym dniu po podaniu (np. picie 1 szklanki wody co godzinę) co ułatwi eliminację nadmiaru potasu z surowicy.
W przypadku, gdy objawy hiperkaliemii pojawią się podczas infuzji roztworu aminokwasów, należy zastosować odpowiednie środki korygujące. W razie wystąpienia ciężkich objawów hiperkaliemii należy rozważyć zakończenie infuzji roztworu aminokwasów, biorąc pod uwagę stosunek korzyści do ryzyka z ochronnego działania na nerki w porównaniu z ostrą hiperkaliemią.
Niewydolność serca
Ze względu na możliwe powikłania kliniczne związane z hiperwolemią należy zachować ostrożność stosując argininę i lizynę u pacjentów z ciężką niewydolnością serca definiowaną jako niewydolność stopnia III lub stopnia IV w klasyfikacji Nowojorskiego Towarzystwa Kardiologicznego (NYHA – New York Heart Association). Pacjenci z ciężką niewydolnością serca definiowaną jako niewydolność stopnia III lub stopnia IV w klasyfikacji NYHA powinni być leczeni wyłącznie po dokonaniu starannej oceny stosunku korzyści do ryzyka uwzględniając objętość i osmolalność roztworu aminokwasów.
Kwasica metaboliczna
Po podaniu złożonych roztworów aminokwasów według protokołów kompleksowego żywienia pozajelitowego (TPN) obserwowano występowanie kwasicy metabolicznej. Zmiany równowagi kwasowo-zasadowej zmieniają równowagę pomiędzy potasem zewnątrzkomórkowym i wewnątrzkomórkowym, a rozwój kwasicy może przebiegać z szybkim zwiększeniem stężenia potasu w osoczu.
Szczególne ostrzeżenia
Zawartość sodu
Produkt leczniczy zawiera maksymalnie 3,5 mmol (81,1 mg) sodu na fiolkę, co odpowiada 4% zalecanej przez WHO maksymalnej 2 g dobowej dawki sodu u osób dorosłych.
Środki ostrożności dotyczące narażenia środowiska podano w punkcie 6.6.
4.5 Interakcje z innymi produktami leczniczymi i inne rodzaje interakcji
Analogi somatostatyny
Somatostatyna i jej analogi kompetycyjnie wiążą się z receptorami dla somatostatyny i mogą zaburzać skuteczność produktu leczniczego Lutathera. Dlatego należy unikać podawania długo działających analogów somatostatyny w ciągu 30 dni przed podaniem tego produktu leczniczego. Jeśli konieczne pacjenci mogą być leczeni krótko działającymi analogami somatostatyny do 24 godzin poprzedzających podanie produktu leczniczego Lutathera.
Glikokortykoidy
Istnieją pewne dowody potwierdzające, że glikokortykoidy mogą powodować zmniejszenie ekspresji podtypu 2 receptorów somatostatyny (SSTR2). Dlatego w ramach ostrożności należy unikać wielokrotnego podawania dużych dawek glikokortykoidów podczas leczenia produktem leczniczym Lutathera. Pacjenci przewlekle stosujący glikokortykoidy powinni być dokładnie oceniani w zakresie dostatecznej ekspresji receptorów dla somatostatyny. Nie wiadomo, czy przerywane stosowanie glikokortykoidów w celu zapobiegania nudnościom i wymiotom podczas podawania produktu leczniczego Lutathera może spowodować zmniejszenie ekspresji SSTR2. W ramach ostrożności należy także unikać stosowania glikokortykoidów jako produktów leczniczych zapobiegających wymiotom. W przypadku, gdy leczenie podane w celu zapobiegania nudnościom i wymiotom przed infuzją roztworu aminokwasów okaże się nieskuteczne, można podać pojedynczą dawkę glikokortykoidów, pod warunkiem, że nie zostaną one podane przed rozpoczęciem lub w ciągu godziny po zakończeniu infuzji produktu leczniczego Lutathera.
4.6 Wpływ na płodność, ciążę i laktację
Kobiety w wieku rozrodczym
Jeśli planowane jest zastosowanie preparatów radiofarmaceutycznych u pacjentki w wieku rozrodczym, ważne jest ustalenie, czy kobieta nie jest w ciąży. O ile nie dowiedziono, że jest inaczej, trzeba założyć, że każda kobieta, u której nie wystąpiła w terminie miesiączka, jest w ciąży. W przypadku jakichkolwiek wątpliwości dotyczących potencjalnej ciąży (jeśli nie wystąpiła miesiączka, jeśli miesiączki są bardzo nieregularne, itp.), należy zaproponować pacjentce zastosowanie alternatywnych technik, które nie wymagają użycia promieniowania jonizującego (o ile jest to możliwe). Przed zastosowaniem produktu leczniczego Lutathera należy wykluczyć ciążę przy użyciu odpowiedniego, zwalidowanego badania.
Antykoncepcja mężczyzn i kobiet
Produkt leczniczy Lutathera może mieć szkodliwy wpływ na płód, gdy lek jest podawany kobiecie w ciąży.
Należy zalecić pacjentkom w wieku rozrodczym stosowanie skutecznej antykoncepcji podczas leczenia i przez 7 miesięcy po przyjęciu ostatniej dawki produktu leczniczego Lutathera.
Pacjentom, których partnerki są w wieku rozrodczym należy zalecić stosowanie skutecznej antykoncepcji podczas leczenia i przez 4 miesiące po przyjęciu ostatniej dawki produktu leczniczego Lutathera.
Ciąża
Nie przeprowadzono żadnych badań funkcji rozrodczych u zwierząt z użyciem lutetu oksodotreotydu (177Lu).
Procedury wykonywane z wykorzystaniem radionuklidów u ciężarnych kobiet powodują jednoczesne narażenie płodu na dawkę promieniowania. Stosowanie produktu leczniczego Lutathera jest przeciwwskazane podczas ustalonej lub podejrzewanej ciąży lub jeśli nie wykluczono ciąży w związku z ryzykiem związanym z promieniowaniem jonizującym (patrz punkt 4.3). Należy poinformować kobiety w ciąży o ryzyku dla płodu.
Karmienie piersią
Nie wiadomo, czy lutetu oksodotreotyd (177Lu) przenika do mleka ludzkiego. Nie można wykluczyć zagrożenia związanego z promieniowaniem jonizującym dla dziecka karmionego piersią.
Należy przerwać karmienie piersią podczas leczenia tym produktem leczniczym. Jeśli leczenie produktem leczniczym Lutathera podczas karmienia piersią jest konieczne, należy przerwać karmienie piersią.
Płodność
Nie przeprowadzono żadnych badań na zwierzętach w celu określenia wpływu lutetu oksodotreotydu (177Lu) na płodność obu płci. Promieniowanie jonizujące lutetu oksodotreotydu (177Lu) może potencjalnie wywierać krótkotrwałe działanie toksyczne na gonady żeńskie i męskie. Konsultacje genetyczne są zalecane w przypadku pacjentów planujących potomstwo po zakończeniu leczenia. Zamrożenie nasienia lub komórek jajowych może być omówione jako opcja dla pacjentów przed rozpoczęciem leczenia.
4.7 Wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn
Produkt leczniczy Lutathera nie ma wpływu lub wywiera nieistotny wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn. Niemniej podczas prowadzenia pojazdów i obsługiwania maszyn należy brać pod uwagę ogólny stan zdrowia pacjenta i ewentualne działania niepożądane produktu leczniczego.
4.8 Działania niepożądane
Podsumowanie profilu bezpieczeństwa
Całkowity profil bezpieczeństwa stosowania produktu leczniczego Lutathera oparto na połączonych danych pochodzących od pacjentów z badań klinicznych (pacjenci z badania III fazy NETTER-1 i holenderscy pacjenci z badania I/II fazy Erasmus), a także danych z badania II fazy NETTER-P oraz z programu zezwalającego na użycie leku przed jego zarejestrowaniem, ang. compassionate use.
Najczęściej występujące działania niepożądane u pacjentów otrzymujących produkt leczniczy Lutathera obejmowały nudności i wymioty, które występowały na początku infuzji odpowiednio u 58,9% i 45,5% pacjentów. Faktyczny związek występowania nudności i wymiotów z zastosowaniem tego produktu leczniczego jest zaburzony ze względu na działanie wymiotne roztworu aminokwasów podawanego równocześnie w celu zapewnienia ochrony nerek.
W związku z działaniem toksycznym na szpik kostny produktu leczniczego Lutathera, większość spodziewanych działań niepożądanych dotyczyła działań toksycznych na układ krwiotwórczy: trombocytopenia (25%), limfopenia (22,3%), niedokrwistość (13,4%), pancytopenia (10,2%).
Inne często zgłaszane działania niepożądane obejmowały męczliwość (27,7%) i zmniejszenie łaknienia (13,4%).
W momencie końcowej fazy badania NETTER-1, po medianie czasu obserwacji wynoszącej 76 miesięcy w każdym ramieniu badania, profil bezpieczeństwa pozostał zgodny z wcześniej zgłoszonym.
Tabelaryczne zestawienie działań niepożądanych
Działania niepożądane zostały podane w Tabeli 5 według częstości występowania i klasyfikacji układów i narządów MedDRA. Częstość określono jako: bardzo często (≥1/10), często (≥1/100 do <1/10); niezbyt często (≥1/1 000 do <1/100), rzadko (≥1/10 000 do <1/1 000); bardzo rzadko (<1/10 000), nieznana (częstość nie może być określona na podstawie dostępnych danych).
Tabela 5 Częstość występowania działań niepożądanych zgłaszanych podczas badań klinicznych i po wprowadzeniu produktu leczniczego do obrotu
Klasyfikacja MedDRA układów i narządów | Bardzo często | Często | Niezbyt często | Nieznana |
| Zakażenia i zarażenia pasożytnicze | Zapalenie spojówek Zakażenie układu oddechowego Zapalenie pęcherza moczowego Zapalenie płuc Półpasiec Półpasiec oczny Grypa Zakażenia gronkowcowe Bakteriemia gronkowcowa | |||
Nowotwory łagodne, złośliwe i nieokreślone (w tym torbiele i polipy) | Oporna na leczenie cytopenia z dysplazją wieloliniową (zespół mielodysplastyczny) | Ostra białaczka szpikowa Ostra białaczka Przewlekła białaczka mielomonocytowa | ||
| Zaburzenia krwi i układu chłonnego | Trombocytopenia2 Limfopenia3 Niedokrwistość4 Pancytopenia | Leukopenia5 Neutropenia6 | Oporna na leczenie cytopenia z dysplazją wieloliniową Niedokrwistość nerkopochodna Zaburzenia szpiku kostnego Plamica małopłytkowa | |
| Zaburzenia układu immunologicznego | Nadwrażliwość | Obrzęk naczynioruchowy | ||
Zaburzenia endokrynologiczne | Wtórna niedoczynność tarczycy | Niedoczynność tarczycy Cukrzyca Przełom rakowiaka Nadczynność przytarczyc | ||
| Zaburzenia metabolizmu i odżywiania | Zmniejszenie łaknienia | Hiperglikemia Odwodnienie Hipomagnezemia Hiponatremia | Hipoglikemia Hipernatremia Hipofosfatemia Zespół rozpadu guza nowotworowego Hiperkalcemia Hipokalcemia Hipoalbuminemia Kwasica metaboliczna | |
| Zaburzenia psychiczne | Zaburzenia snu | Lęk Omamy Dezorientacja | ||
| Zaburzenia układu nerwowego | Zawroty głowy Zaburzenia smaku Ból głowy10 Letarg Omdlenie | Mrowienie Encefalopatia wątrobowa Parestezje Omamy węchowe Senność Ucisk na rdzeń kręgowy | ||
| Zaburzenia oka | Zaburzenia oka | |||
| Zaburzenia ucha i błędnika | Zawroty głowy pochodzenia błędnikowego | |||
| Zaburzenia pracy serca | Wydłużenie odstępu QT w zapisie EKG | Migotanie przedsionków Kołatanie serca Zawał serca Dławica piersiowa Wstrząs kardiogenny |
| Zaburzenia naczyniowe | Nadciśnienie7 Nagłe zaczerwienienie twarzy Uderzenia gorąca Niedociśnienie | Rozszerzenie naczyń krwionośnych Obwodowe uczucie zimna Bladość Hipotonia ortostatyczna Zapalenie żył | ||
Zaburzenia układu oddechowego, klatki piersiowej i śródpiersia | Duszność | Ból części ustnej gardła Wysięk opłucnowy Wzmożone wydzielanie plwociny Uczucie dławienia | ||
| Zaburzenia żołądka i jelit | Nudności Wymioty | Wzdęcie brzucha Biegunka Ból brzucha Zaparcie Ból w nadbrzuszu Niestrawność Zapalenie żołądka | Suchość w ustach Wzdęcia Wodobrzusze Bóle żołądkowo-jelitowe Zapalenie jamy ustnej Obecność świeżej krwi w kale Dyskomfort w jamie brzusznej Niedrożność jelit Zapalenie okrężnicy Ostre zapalenie trzustki Krwawienie z odbytu Smoliste stolce Ból w podbrzuszu Krwawe wymioty Puchlina brzuszna krwista Niedrożność jelit | |
| Zaburzenia wątroby i dróg żółciowych | Hiperbilirubinemia9 | Zmniejszenie stężenia enzymów trzustkowych Uszkodzenie wątrobowokomórkowe Cholestaza Przekrwienie wątroby Niewydolność wątroby | ||
| Zaburzenia skóry i tkanki podskórnej | Łysienie | Wysypka Suchość skóry Obrzęk twarzy Nadmierne pocenie się Uogólniony świąd | ||
Zaburzenia mięśniowo- szkieletowe i tkanki łącznej | Ból mięśniowo-szkieletowy8 Skurcz mięśni | |||
| Zaburzenia nerek i dróg moczowych | Ostre uszkodzenie nerek Krwiomocz Niewydolność nerek Proteinuria | Leukocyturia Nietrzymanie moczu Zmniejszenie wielkości filtracji kłębuszkowej Zaburzenia czynności nerek Ostra przednerkowa niewydolność nerek Zaburzenie czynności nerek | ||
| Zaburzenia ogólne i stany w miejscu podania | Męczliwość1 | Reakcje w miejscu wstrzyknięcia11 Obrzęki obwodowe Ból w miejscu podania Dreszcze Objawy grypopodobne | Stwardnienie w miejscu wstrzyknięcia Dyskomfort w klatce piersiowej Ból w klatce piersiowej Gorączka Złe samopoczucie Ból Zgony Samopoczucie odbiegające od normy |
Badania diagnostyczne | Zwiększenie stężenia kreatyniny we krwi Zwiększenie stężenia GGT* Zwiększenie stężenia ALT** Zwiększenie stężenia AST*** Zwiększenie stężenia ALP**** we krwi | Zmniejszenie stężenia potasu we krwi Zwiększenie stężenia mocznika we krwi Zwiększenie stężenia hemoglobiny glikowanej Zmniejszenie stężenia hematokrytu Białko w moczu Zmniejszenie masy ciała Zwiększenie aktywności fosfokinazy kreatynowej we krwi Zwiększenie aktywności dehydrogenazy mleczanowej we krwi Katecholaminy we krwi Zwiększenie stężenia białka C-reaktywnego | ||
| Urazy, zatrucia i powikłania po zabiegach | Złamanie obojczyka | |||
| Procedury medyczne i chirurgiczne | Przetoczenie krwi | Drenaż jamy brzusznej Dializa Wprowadzenie zgłębnika do przewodu pokarmowego Założenie stentu Drenaż ropnia Pobranie szpiku kostnego Polipektomia | ||
| Uwarunkowania społeczne | Niepełnosprawność fizyczna |
1 Obejmuje astenię i męczliwość
2 Obejmuje małopłytkowość i zmniejszenie liczby płytek
3 Obejmuje limfopenię i zmniejszenie liczby limfocytów
4 Obejmuje niedokrwistość i zmniejszenie stężenia hemoglobiny
5 Obejmuje leukopenię i zmniejszenie liczby białych krwinek
6 Obejmuje neutropenię i zmniejszenie liczby neutrofili
7 Obejmuje nadciśnienie i przełom nadciśnieniowy
8 Obejmuje bóle stawów, ból w kończynie, ból pleców, ból boku, ból mięśniowo-szkieletowy klatki piersiowej i ból szyi
9 Obejmuje zwiększenie stężenia bilirubiny we krwi i hiperbilirubinemię
10 Obejmuje ból głowy i migrenę
11 Obejmuje reakcję w miejscu podania, nadwrażliwość w miejscu podania, stwardnienie w miejscu podania, obrzęk w miejscu podania
* Gamma-glutamylotransferaza
**Aminotransferaza alaninowa
***Aminotransferaza asparaginianowa
****Fosfataza alkaliczna
Opis wybranych działań niepożądanych
Zahamowanie czynności szpiku kostnego
Działanie toksyczne na szpik kostny, przeważnie o nasileniu łagodnym/umiarkowanym objawiające się jako odwracalne, przemijające zmniejszenie liczby krwinek dotyczące wszystkich linii komórek (cytopenia we wszystkich kombinacjach, tj. pancytopenia, bicytopenia, pojedyncze monocytopenie – niedokrwistość, neutropenia, limfocytopenia i trombocytopenia). Pomimo obserwowanego znacznego wybiórczego niedoboru komórek B, nie występuje zwiększenie częstości powikłań o charakterze zakaźnym po leczeniu z użyciem radionuklidów celowanych na receptory peptydowe (PRRT). Po PRRT z użyciem produktu leczniczego Lutathera obserwowano przypadki nieodwracalnych chorób hematologicznych tj. stanów przednowotworowych i nowotworowych chorób krwi (odpowiednio zespołów mielodysplastycznych i ostrych białaczek szpikowych).
W badaniu NETTER-1 najmniejsza liczba płytek krwi wystąpiła po medianie 5,1 miesiąca od przyjęcia pierwszej dawki. Spośród 59 pacjentów, u których wystąpiła małopłytkowość u 68% liczba płytek krwi powróciła do wartości wyjściowych lub do wartości z zakresu normy. Mediana czasu do regeneracji liczby płytek krwi wyniosła 2 miesiące. U piętnastu z dziewiętnastu pacjentów bez udokumentowanej regeneracji płytek krwi liczba płytek krwi była wyższa niż nadir ich wartości.
Toksyczny wpływ na nerki
Lutetu oksodotreotyd (177Lu) jest wydalany przez nerki.
Długotrwały trend dotyczący postępującego pogarszania czynności filtracji kłębuszkowej wykazany w badaniach klinicznych potwierdza, że nefropatia związana z produktem leczniczym Lutathera jest przewlekłą chorobą nerek, która rozwija się w miesiącach i latach następujących po narażeniu na produkt leczniczy. Zaleca się przeprowadzenie indywidualnej oceny stosunku korzyści do ryzyka przed rozpoczęciem leczenia produktem leczniczym Lutathera u pacjentów z łagodnymi lub umiarkowanymi zaburzeniami czynności nerek. Dodatkowe informacje szczegółowe patrz punkt 4.2 (Tabela 3 oraz podpunkt „Zaburzenia czynności nerek”) i punkt 4.4. Stosowanie produktu leczniczego Lutathera jest przeciwwskazane u pacjentów z niewydolnością nerek i klirensem kreatyniny <30 ml/min (patrz punkt 4.3).
Neuroendokrynny przełom hormonalny
Przełom hormonalny związany z uwolnieniem substancji biologicznie czynnych (prawdopodobnie w związku z lizą neuroendokrynnych komórek guza) obserwowano rzadko i ustępował po podjęciu odpowiedniego leczenia (punkt 4.4).
Dzieci i młodzież
Na podstawie opublikowanego piśmiennictwa oraz danych klinicznych pochodzących od 11 nastoletnich pacjentów z GEP-NET lub guzem chromochłonnym lub przyzwojakiem (ang. paraganglioma, PPGL) z ekspresją receptorów somatostatyny, włączonych do badania NETTER-P, nie zgłoszono żadnych nowych sygnałów dotyczących bezpieczeństwa.
Zgłaszanie podejrzewanych działań niepożądanych
Po dopuszczeniu produktu leczniczego do obrotu istotne jest zgłaszanie podejrzewanych działań niepożądanych. Umożliwia to nieprzerwane monitorowanie stosunku korzyści do ryzyka stosowania produktu leczniczego. Osoby należące do fachowego personelu medycznego powinny zgłaszać wszelkie podejrzewane działania niepożądane za pośrednictwem krajowego systemu zgłaszania wymienionego w załączniku V.
4.9 Przedawkowanie
Przedawkowanie nie jest prawdopodobne w przypadku produktu leczniczego Lutathera, ponieważ produkt leczniczy jest dostarczany jako produkt w „pojedynczej dawce” i „gotowy do użycia” zawierający określoną dawkę aktywności i jest podawany przez osoby upoważnione do postępowania z radiofarmaceutykami po dokonaniu oceny pacjenta przez wykwalifikowanego lekarza. W przypadku przedawkowania należy oczekiwać zwiększenia częstości działań niepożądanych związanych z radiotoksycznością.
W przypadku podania zbyt dużej dawki aktywności produktu leczniczego Lutathera pacjentowi, zawsze jeśli jest to możliwe, konieczne jest zmniejszenie dawki promieniowania jonizującego przyjętej przez pacjenta poprzez zwiększenie eliminacji radionuklidu z organizmu w wyniku wymuszonej diurezy i częstego opróżnianie pęcherza. Określenie dawki skutecznej podanej pacjentowi może być przydatne.
Co tydzień przez kolejne 10 tygodni należy prowadzić poniższe testy laboratoryjne:
- Monitorowanie parametrów hematologicznych: białych krwinek z rozmazem, płytek krwi i hemoglobiny
- Monitorowanie składu chemicznego krwi: stężenie kreatyniny w surowicy i glikemii.
5. WŁAŚCIWOŚCI FARMAKOLOGICZNE
5.1 Właściwości farmakodynamiczne
Grupa farmakoterapeutyczna: Radiofarmaceutyki lecznicze, Inne radiofarmaceutyki lecznicze, kod ATC: V10XX04
Mechanizm działania
Lutetu oksodotreotyd (177Lu) wykazuje duże powinowactwo do podtypu 2 receptorów dla somatostatyny (SSTR2). Wiąże się z komórkami nowotworowymi, które wykazują nadekspresję SSTR2.
Lutet-177 jest radionuklidem emitującym promieniowanie β- o maksymalnym zakresie penetracji w tkankach wynoszącym 2,2 mm (średni zakres penetracji wynosi 0,67 mm), powodującym zniszczenie docelowych komórek guza przy ograniczonym działaniu na sąsiednie zdrowe komórki.
Działanie farmakodynamiczne
W stosowanym stężeniu (łącznie około 10 μg/ml w przypadku zarówno wolnych jak i radioznakowanych postaci) peptyd oksodotreotyd nie wykazuje klinicznie istotnego działania farmakodynamicznego.
Skuteczność kliniczna i bezpieczeństwo stosowania
NETTER-1
Badanie III fazy NETTER-1 było wieloośrodkowym, otwartym, randomizowanym badaniem ze stratyfikacją, z grupą kontrolną otrzymującą produkt leczniczy porównawczy, prowadzonym w grupach równoległych, porównującym leczenie produktem leczniczym Lutathera (4 dawki 7 400 MBq, jedna dawka co 8 tygodni [±1 tydzień]) podawanym w skojarzeniu z roztworem aminokwasów i najlepszym leczeniem podtrzymującym (oktreotyd o przedłużonym uwalnianiu [LAR] 30 mg po każdej dawce produktu leczniczego Lutathera i co 4 tygodnie po zakończeniu leczenia produktem Lutathera w celu kontrolowania objawów, zastąpiony przez krótko działający oktreotyd w 4 tygodniowym okresie przed podaniem produktu leczniczego Lutathera) z dużą dawką oktreotydu LAR (60 mg co 4 tygodnie) u pacjentów z nieoperacyjnymi, progresywnymi rakowiakami jelita środkowego z ekspresją receptorów somatostatyny. Pierwszorzędowym punktem końcowym badania było przeżycie bez progresji choroby (ang. progression free survival [PFS]) oceniane według kryteriów oceny odpowiedzi w guzach litych (RECIST w. 1.1), na podstawie zaślepionej oceny niezależnego komitetu oceniającego (ang. blinded independent review committee, BIRC). Drugorzędowe punkty końcowe obejmowały odsetek obiektywnej odpowiedzi (ang. ORR), całkowite przeżycie (ang. overall survival [OS]), czas do progresji guza (ang. time to tumour progression [TTP]), bezpieczeństwo stosowania i tolerancję produktu leczniczego oraz jakość życia (ang. health related quality of life [HRQoL]).
W momencie przeprowadzania analizy pierwotnej 229 pacjentów objęto randomizacją do grupy otrzymującej produkt leczniczy Lutathera (n=116) lub oktreotyd LAR w dużej dawce (n=113). Dane demograficzne oraz wyjściowa charakterystyka choroby były wyrównane w obu grupach z medianą wieku wynoszącą 64 lata i 82,1% pacjentów rasy białej w populacji ogólnej.
W momencie przeprowadzania pierwotnej analizy PFS (data graniczna zamknięcia bazy danych 24 lipca 2015 r.), liczba potwierdzonych centralnie progresji choroby lub zgonów wynosiła 21 zdarzeń w grupie leczonej produktem leczniczym Lutathera i 70 zdarzeń w grupie leczonej dużą dawką oktreotydem LAR (Tabela 6). Wartość PFS różniła się znamiennie (p<0,0001) pomiędzy grupami leczenia. Mediana PFS dla produktu leczniczego Lutathera nie została osiągnięta w czasie analizy, natomiast dla oktreotydu LAR wynosiła 8,5 miesiąca. Współczynnik ryzyka (HR) dla produktu leczniczego Lutathera wynosił 0,18 (95% CI: 0,11; 0,29), wskazując zmniejszenie o 82% ryzyka progresji choroby lub zgonu w grupie otrzymującej produkt leczniczy Lutathera w porównaniu do dużej dawki oktreotydu LAR.
Tabela 6 PFS obserwowane w badaniu III fazy NETTER-1 u pacjentów z progresją rakowiaka jelita środkowego - data graniczna zamknięcia bazy danych 24 lipca 2015 r. (pełny zestaw analizy [FAS], N=229)
Lek Lutathera i oktreotyd
LAR
Duża dawka oktreotydu
LAR
N 116 113 Pacjenci, u których
wystąpiła progresja choroby
21 70
Pacjenci nie uwzględnieni w
analizie
95 43
Mediana w miesiącach
(95%-CI)
Nieosiągnięta 8,5 (5,8 ; 9,1)
wartość p testu Log-rank <0,0001 Współczynnik ryzyka
(95 %-CI)
0,177 (0,108 ; 0,289)
N: liczba pacjentów, CI: przedział ufności.
Wykres Kaplana-Meiera PFS dla pełnego zestawu analizy (FAS) z datą graniczną danych 24 lipca 2015 r. przedstawiono w Ilustracji 2.
Ilustracja 2 Krzywe Kaplana-Meiera PFS pacjentów z progresją rakowiaka jelita
środkowego – data graniczna zamknięcia bazy danych 24 lipca 2015 r. (Badanie III fazy NETTER-1; FAS, N=229)
W dniu analizy statystycznej post-hoc (data graniczna zamknięcia bazy danych 30 czerwca 2016 r.), uwzględniając dodatkowo 2 randomizowanych pacjentów (N=231), liczba centralnie potwierdzonych przypadków progresji choroby lub zgonów wynosiła 30 zdarzeń w grupie otrzymującej produkt leczniczy Lutathera i 78 zdarzeń w grupie otrzymującej dużą dawkę oktreotydu LAR (Tabela 7). PFS znamiennie różnił się (p<0,0001) pomiędzy grupami leczenia. Mediana PFS dla produktu leczniczego Lutathera wynosiła 28,4 miesiąca, natomiast w grupie otrzymującej dużą dawkę oktreotydu LAR wynosiła 8,5 miesiąca. Współczynnik ryzyka dla produktu leczniczego Lutathera wynosił 0,21 (95% CI: 0,14; 0,33), wskazując 79% zmniejszenie ryzyka dla pacjenta w zakresie progresji lub zgonu w grupie otrzymującej produkt leczniczy Lutathera w porównaniu do dużej dawki oktreotydu LAR.
Tabela 7 PFS obserwowane w badaniu III fazy NETTER-1 u pacjentów z progresją rakowiaka jelita środkowego - data graniczna zamknięcia bazy danych 30 czerwca 2016 r. (pełny zestaw analizy (FAS), N=231)
Lek Lutathera i okreotyd
LAR
Duża dawka oktreotydu
LAR
N 117 114 Pacjenci, u których
wystąpiła progresja choroby
30 78
Pacjenci nie uwzględnieni w
analizie
87 36
Mediana w miesiącach
(95%-CI)
28,4 (28,4; NE) 8,5 (5,8; 11,0)
Wartość p testu log-rank <0,0001 Współczynnik ryzyka
(95%-CI)
0,214 (0,139; 0,330)
N: liczba pacjentów, CI: przedział ufności
Wykres PFS Kaplana-Meiera dla FAS z datą zamknięcia bazy danych 30 czerwca 2016 r. przedstawiono na Ilustracji 3.
Ilustracja 3 Krzywe PFS Kaplana-Meiera pacjentów z progresywnymi rakowiakami jelita
środkowego - data graniczna zamknięcia bazy danych 30 czerwca 2016 r. (badanie III fazy NETTER-1; FAS, N=231)
Na moment przeprowadzania śródokresowej analizy współczynnika całkowitego przeżycia OS (data graniczna zamknięcia bazy danych 24 lipca 2015 r.) stwierdzono 17 zgonów w grupie otrzymującej produkt leczniczy Lutathera i 31 zgonów w grupie otrzymującej oktreotyd LAR w dużej dawce, co dało współczynnik ryzyka równy 0,459 (HR 99,9915% CI: 0,140; 1,506) na korzyść produktu Lutathera. Mediana współczynnika OS nie została osiągnięta w grupie produktu leczniczego Lutathera w czasie odcięcia danych, podczas gdy w grupie z oktreotydem LAR podawanym w dużych dawkach wynosiła 27,4 miesiąca. Śródokresowe wyniki współczynnika OS nie osiągnęły istotności statystycznej. Aktualizacja przeprowadzona około rok później (data zamknięcia bazy danych 30 czerwca 2016 r.) obejmująca dwóch dodatkowych pacjentów z randomizacją (N=231) wykazała podobny trend z 28 zgonami w grupie otrzymującej produkt leczniczy Lutathera i 43 zgonami w grupie otrzymującej oktreotyd LAR w dużej dawce, co dało współczynnik ryzyka HR 0,536 na korzyść produktu leczniczego Lutathera. Mediana współczynnika OS nie została osiągnięta w grupie produktu leczniczego Lutathera w czasie odcięcia danych, podczas gdy w grupie z oktreotydem LAR podawanym w dużych dawkach wynosiła 27,4 miesiąca.
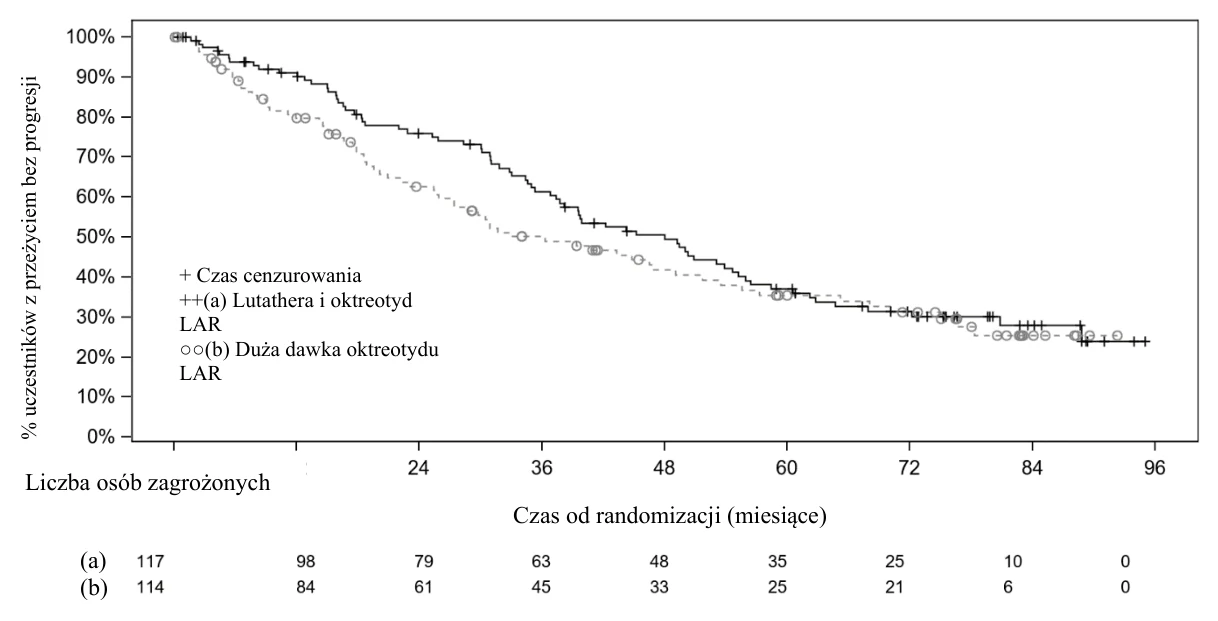
W momencie końcowej analizy współczynnika OS, która miała miejsce 5 lat po randomizacji ostatniego pacjenta (N=231, data graniczna 18 stycznia 2021 r.), mediana czasu obserwacji wynosiła 76 miesięcy w każdej badanej grupie. Odnotowano 73 zgony w grupie z produktem leczniczym Lutathera (62,4%) i 69 zgonów w grupie z oktreotydem LAR w dużej dawce (60,5%), co daje współczynnik ryzyka HR 0,84 (95% CI: 0,60; 1,17; Long-rank test p=0,3039, dwustronny) na korzyść produktu leczniczego Lutathera. Mediana współczynnika OS została wydłużona o klinicznie istotny zakres 11,7 miesiąca u pacjentów randomizowanych w grupie z produktem leczniczym Lutathera w porównaniu z pacjentami randomizowanymi w grupie z oktreotydem LAR w dużej dawce, z medianą OS wynoszącą odpowiednio 48 miesięcy (95% CI: 37,4; 55,2) i 36,3 miesiąca (95% CI: 25,9; 51,7). Ostateczne wyniki współczynnika OS nie osiągnęły istotności statystycznej. W grupie przyjmującej oktreotyd LAR w dużej dawce 22,8% pacjentów otrzymało kolejne leczenie radioligandem (w tym oksodotreotydu (177Lu)) w ciągu 24 miesięcy od randomizacji, a 36% pacjentów otrzymało kolejne leczenie radioligandem do daty końcowego odcięcia danych współczynnika OS, co wraz z innymi czynnikami mogło wpłynąć na współczynnik OS w tej podgrupie pacjentów.
Wykres PFS Kaplana Meiera dla FAS z datą zamknięcia bazy danych 18 stycznia 2021 r. przedstawiono na Ilustracji 4.
Ilustracja 4 Krzywe PFS Kaplana-Meiera pacjentów z progresywnymi rakowiakami jelita
środkowego - data graniczna zamknięcia bazy danych 18 stycznia 2021 r. (badanie III fazy NETTER-1; FAS, N=231)
W obecności nieproporcjonalnych zagrożeń przeprowadzono dodatkową analizę wrażliwości (ang. restricted mean survival time) w czasie końcowej analizy współczynnika OS w celu dalszego oszacowania efektu leczenia (Tabela 8). W 60. miesiącu po randomizacji współczynnik całkowitego przeżycia OS był o 5,1 miesiąca (95% CI: -0,5; 10,7) dłuższy w grupie przyjmującej produkt leczniczy Lutathera w porównaniu z grupą otrzymującą oktreotyd LAR w dużej dawce.
Tabela 8 OS według ograniczonego średniego czasu przeżycia (ang. restricted mean survival time, RMST) obserwowane w badaniu III fazy NETTER 1 u pacjentów z progresją rakowiaka jelita środkowego (FAS, N=231)
Lutathera i okreotyd LAR N=117 | Duża dawka okreotydu LAR N=114 | ||
| 24 miesiące | Zgony, n (%) | 26 (22,2) | 39 (34,2) |
| RMST (95% CI) | 21,2 (20,2; 22,3) | 19,3 (18,0; 20,7) | |
| Różnica (95% CI) | 1,9 (0,1; 3,6) | ||
| 36 miesięcy | Zgony, n (%) | 41 (35,0) | 51 (44,7) |
| RMST (95% CI) | 29,7 (27,7; 31,6) | 26,0 (23,7; 28,3) | |
| Różnica (95% CI) | 3,7 (0,7; 6,7) | ||
| 48 miesięcy | Zgony, n (%) | 53 (45,3) | 58 (50,9) |
| RMST (95% CI) | 36,2 (33,4; 39,0) | 31,5 (28.3; 34,8) | |
| Różnica (95% CI) | 4,6 (0,3; 8,9) | ||
| 60 miesięcy | Zgony, n (%) | 65 (55,6) | 63 (55,3) |
| RMST (95% CI) | 41,2 (37,6; 44,9) | 36,1 (31,9; 40,4) | |
| Różnica (95% CI) | 5,1 (-0,5; 10,7) | ||
Jakość życia zależną od stanu zdrowia oceniano za pomocą Kwestionariusza Oceny Jakości Życia (EORTC QLQ-C30; ogólne narzędzie) Europejskiej Organizacji Badań i Leczenia Nowotworów oraz jego modułu dotyczącego guzów neuroendokrynnych (EORTC QLQ-GI.NET-21).
Wyniki wskazują na poprawę całościowej oceny ogólnej jakości życia zależnej od stanu zdrowia do
- 84. tygodnia w przypadku pacjentów leczonych produktem Lutathera w porównaniu z pacjentami leczonymi okreotydem LAR w dużych dawkach.
ERASMUS
Badanie I/II fazy Erasmus było jednoośrodkowym, otwartym badaniem z jedną grupą mającym na celu ocenę skuteczności produktu leczniczego Lutathera (4 dawki po 7 400 MBq każda, jedna dawka podawana co 8 tygodni) w skojarzeniu z roztworem aminokwasów u pacjentów z guzami z ekspresją receptorów dla somatostatyny. Mediana wieku pacjentów włączonych do badania wynosiła 59 lat. Większość pacjentów stanowili Holendrzy (811), a pozostałą część (403) stanowili mieszkańcy różnych krajów europejskich i osoby spoza Europy. Główna analiza obejmowała 811 holenderskich pacjentów z różnymi typami guzów neuroendokrynnych (NET) z ekspresją receptorów somatostatyny. Wartość współczynnika obiektywnej odpowiedzi na leczenie ORR (w tym całkowita odpowiedź [CR] i częściowa odpowiedź [PR] zgodnie z kryteriami RECIST) i czas trwania odpowiedzi (DoR) dla populacji holenderskiej FAS z guzami neuroendokrynnymi trzustki i przewodu pokarmowego (GEP) oraz oskrzeli (360 pacjentów) oraz według typu guza przedstawiono w Tabeli 9.
Tabela 9 Najlepsza odpowiedź ORR i DoR obserwowana w badaniu I/II fazy Erasmus u holenderskich pacjentów z GEP-NET i NET oskrzeli – (FAS, N=360)
| N | CR n % | PR n % | SD N % | ORR n % 95%CI | DoR (w miesiącach) Mediana 95%CI | |||
| Typ guza | ||||||||
| Wszystkie NET* | 360 | 11 3% | 151 42% | 183 51% | 162 45% | 40% 50% | 16,3 | 12,2 17,8 |
Oskrzelowy Trzustkowy Foregut** Midgut Hindgut | 19 133 12 183 13 | 0 0% 7 5% 1 8% 3 2% 0 0% | 7 37% 74 56% 6 50% 58 32% 6 46% | 11 58% 47 35% 4 33% 115 63% 6 46% | 7 37% 81 61% 7 58% 61 33% 6 46% | 16% 62% 52% 69% 28% 85% 27% 41% 19% 75% | 23,9 16,3 22,3 15,3 17,8 | 1,7 30,0 12,1 21,8 0,0 38,0 10,5 17,7 6,2 29,9 |
CR = Całkowita odpowiedź; PR = Częściowa odpowiedź; SD = Stabilizacja choroby; ORR = odsetek obiektywnych odpowiedzi (CR+PR); DoR = Czas trwania odpowiedzi
* Obejmuje foregut, midgut, hindgut; **Foregut NET przedniej części jelita inne niż oskrzelowe i trzustkowe
Całkowitą medianę PFS i OS dla FAS populacji holenderskiej z GEP-NET i NET oskrzeli oraz według typu guza przedstawiono w Tabeli 10.
Tabela 10 PFS i OS obserwowane w badaniu I/II fazy Erasmus u holenderskich pacjentów z
GEP-NET i NET oskrzeli – (FAS, N=360)
PFS Czas (w miesiącach) | OS Czas (w miesiącach) | ||||
Median a | 95% CI | Median a | 95% CI | ||
| Wszystkie NET* | 360 | 28,5 | 24,8 31,4 | 61,2 | 54,8 67,4 |
Oskrzelowy Trzustkowy Foregut** Midgut Hindgut | 19 133 12 183 13 | 18,4 30,3 43,9 28,5 29,4 | 10,4 25,5 24,3 36,3 10,9 ND 23,9 33,3 18,9 35,0 | 50,6 66,4 NR 54,9 NR | 31,3 85,4 57,2 80,9 21,3 ND 47,5 63,2 ND ND |
PFS = przeżycie bez progresji choroby; OS = całkowite przeżycie; ND = Nie wykryto, NR = Nie osiągnięto * Obejmuje foregut, midgut, hindgut; **Foregut NET przedniej części jelita inne niż oskrzelowe i trzustkowe
Podczas badania I/II fazy Erasmus 188 pacjentów (52%) otrzymało, a 172 (48%) nie otrzymało skojarzonego leczenia oktreotydem LAR podczas leczenia produktem leczniczym Lutathera. Nie obserwowano żadnej statystycznie istotnej różnicy w zakresie PFS pomiędzy podgrupą pacjentów, która nie otrzymała oktreotydu LAR (25,4 miesiąca [95% CI 22,8-30,6]) a podgrupą pacjentów, która otrzymała skojarzone leczenie oktreotydem LAR (30,9 miesiąca [95% CI 25,6; 34,8]) (p= 0.747).
Dzieci i młodzież
NETTER-P
Badanie II fazy NETTER-P było wieloośrodkowym, otwartym, jednoramiennym badaniem prowadzonym w celu oceny bezpieczeństwa stosowania i dozymetrii produktu leczniczego Lutathera u młodzieży w wieku od 12 do <18 lat z GEP-NET lub PPGL z ekspresją receptora somatostatyny. Leczenie składało się z 4 dawek produktu leczniczego Lutathera wynoszących po 7 400 MBq (200 mCi). Jedna dawka była podawana co 8 tygodni (±1 tydzień) jednocześnie z roztworem aminokwasów zawierającym 2,5% argininy i 2,5% lizyny.
Pierwszorzędowe punkty końcowe obejmowały pomiar dawek promieniowania pochłoniętych przez narząd docelowy (patrz punkt 11) oraz częstość występowania zdarzeń niepożądanych i toksycznego wpływu na wyniki badań laboratoryjnych po pierwszym podaniu produktu leczniczego Lutathera w zbiorczej populacji pacjentów z GEP-NET i PPGL. Wszystkie punkty końcowe oceny skuteczności miały charakter eksploracyjny.
W chwili przeprowadzania analizy pierwotnej (data zakończenia zbierania danych: 12 marca 2024 r.) do badania włączono 11 pacjentów z guzami z ekspresją receptora somatostatyny, 4 pacjentów z guzami GEP-NET i 7 pacjentów z PPGL. Mediana wieku pacjentów wyniosła 15 lat (zakres: od 13 do 17 lat), w tym 6 kobiet. Średnia liczba podanych cykli produktu leczniczego Lutathera wyniosła 3,6 (± 0,9), w tym 9 pacjentów (4 z GEP-NET, 5 z PPGL) otrzymało 4 cykle, 1 pacjent z PPGL otrzymał 3 cykle i 1 pacjent z PPGL otrzymał 1 cykl leczenia produktem leczniczym Lutathera. Zgodnie z kryteriami modyfikacji dawki podanymi w protokole badania NETTER-P 50% redukcję dawki zastosowano u 2 pacjentów z PPGL po pierwszym cyklu leczenia z powodu szacowanej skumulowanej dawki zaadsorbowanej przez nerkę, przekraczającej 29 Gy.
Spośród 4 pacjentów z GEP-NET u dwóch stwierdzono guz G1 i u dwóch – guz G2. U wszystkich pacjentów z GEP-NET występowały przerzuty. Wszyscy 4 pacjenci z GEP-NET byli operowani i otrzymali wcześniej ≥1 linię leczenia przeciwnowotworowego. U wszystkich pacjentów z PPGL, w tym u 5 pacjentów z przyzwojakiem pozanadnerczowym i u 2 pacjentów z guzem chromochłonnym nadnerczy występowały przerzuty. Dwóch z tych pacjentów poddano wcześniej jednostronnej nefrektomii. Sześciu z pacjentów z PPGL otrzymało wcześniej leczenie przeciwnowotworowe.
W chwili przeprowadzania analizy pierwotnej (data zakończenia zbierania danych: 12 marca 2024 r.) u 9 pacjentów (3 z GEP-NET i 6 z PPGL) dostępne były dane dotyczące odpowiedzi całkowitej, a najlepszą odpowiedzią całkowitą (ang. best overall response, BOR) była u nich stabilizacja choroby. U jednego z trzech pacjentów z GEP-NET doszło do progresji choroby po 3 miesiącach od podania ostatniej dawki i zakończyli oni swój udział w badaniu. U czwartego pacjenta z GEP-NET guz był niemożliwy do oceny w badaniu obrazowym CT/MRI. Jeden z pacjentów z PPGL zakończył leczenie na podstawie decyzji lekarza po pierwszym cyklu i pozostał w badaniu w celu prowadzenia długoterminowej obserwacji. Dziesięciu z jedenastu pacjentów pozostało w badaniu i przeżyło bez progresji guza.
Całkowity profil bezpieczeństwa stosowania produktu leczniczego Lutathera u młodzieży z GEP-NET lub PPGL w badaniu NETTER-P był spójny z profilem bezpieczeństwa zgłaszanym w populacji osób dorosłych z GEP-NET. Jednak dane pochodzące z badania NETTER-P dotyczące bezpieczeństwa stosowania produktu leczniczego u młodzieży w długim okresie nie są obecnie dostępne.
Bezpieczeństwo stosowania i skuteczność produktu leczniczego Lutathera nie zostały ustalone w populacji dzieci i młodzieży w wieku poniżej 18 lat. Europejska Agencja Leków uchyliła obowiązek dołączania wyników badań produktu leczniczego Lutathera w populacji dzieci w wieku od urodzenia do mniej niż 12 lat w leczeniu GEP-NET (stosowanie u dzieci i młodzieży, patrz punkt 4.2).
5.2 Właściwości farmakokinetyczne
Wchłanianie
Produkt leczniczy jest podawany dożylnie i jest natychmiast i całkowicie biodostępny.
Dystrybucja
Analiza przeprowadzona z ludzkim osoczem w celu oznaczenia zakresu wiązania z białkami osocza związku niewykazującego aktywności (lutetu oksodotreotyd (175Lu)) wykazała, że około 50% związku wiąże się z białkami osocza.
Nie obserwowano transchelatacji lutetu-177 pochodzącego z lutetu oksodotreotydu (175Lu) do białek surowicy.
Wychwyt przez narządy
W ciągu 4 godzin od podania, model dystrybucji lutetu oksodotreotydu (177Lu) wskazuje na szybki wychwyt w nerkach, zmianach nowotworowych, wątrobie i śledzionie, a u niektórych pacjentów w przysadce mózgowej i w tarczycy. Równoczesne podawanie roztworu aminokwasów zmniejsza wychwyt w nerkach, zwiększając eliminację aktywności (patrz punkt 4.4). Badania biodystrybucji wykazują, że lutetu oksodotreotyd (177Lu) jest szybko usuwany z krwi.
Metabolizm
Istnieją dowody na podstawie analizy próbek moczu 20 pacjentów uczestniczących w badaniu cząstkowym dozymetrii, farmakokinetyki i EKG badania III fazy NETTER-1, potwierdzające że lutetu oksodotreotyd (177Lu) jest słabo metabolizowany i jest wydalany głównie w postaci niezmienionej przez nerki.
Analiza przeprowadzona za pomocą wysokosprawnej chromatografii cieczowej (HPLC) próbek moczu pobranych od pacjentów w czasie do 48 godzin po infuzji wykazała, że lutet oksodotreotyd (177Lu) w postaci niezmienionej stanowił niemal 100% w przypadku większości analizowanych próbek (z najniższą wartością wynoszącą ponad 92%), wskazując, że związek jest usuwany z moczem głównie w postaci niezmienionej.
Ten dowód potwierdza wcześniejsze obserwacje z badania I/II fazy Erasmus, w którym analiza HPLC próbek moczu pobranych po 1 godzinie od podania lutetu oksodotreotydu (177Lu) od pacjenta, który otrzymał 1,85 MBq lutetu oksodotreotydu (177Lu) wykazała, że większość związku (91%) została wydalona w stanie niezmienionym.
Te odkrycia są potwierdzane danymi dotyczącymi metabolizmu in vitro w ludzkich hepatocytach, w którym nie obserwowano żadnego rozpadu metabolicznego lutetu oksodotreotydu (175Lu).
Eliminacja
Na podstawie danych zgromadzonych podczas badania I/II fazy Erasmus i badań III fazy NETTER-1 lutetu oksodotreotydu (177Lu) jest głównie wydalany przez nerki: około 60% produktu leczniczego jest wydalane z moczem w ciągu 24 godzin, a około 65% w ciągu 48 godzin od podania.
Pacjenci w podeszłym wieku
Nie określono farmakokinetyki produktu leczniczego u pacjentów w podeszłym wieku (≥75 lat). Dane nie są dostępne.
Młodzież (w wieku od 12 do <18 lat)
Zgromadzone dane farmakokinetyczne pochodziły od 11 nastoletnich pacjentów w wieku 12 lat i starszych, z GEP-NET lub PPGL z ekspresją receptora somatostatyny, włączonych do badania NETTER-P i stosujących dawkowanie dla osób dorosłych. Dane te mieściły się w zakresie wartości odnotowanych u osób dorosłych, ze średnim AUCinf wynoszącym 35,8 ng.h/ml (CV 12,5%), średnim CL wynoszącym 6,0 l/h (CV 11,5%) i średnim Cmax wynoszącym 10,3 ng/ml (CV 5,2%), które odnotowano pod koniec infuzji produktu leczniczego Lutathera.
Ocena in vitro potencjalnych interakcji
Interakcje metaboliczne i zależne od transporterów
Brak hamowania lub istotnej indukcji ludzkich CYP450 enzymów oraz brak swoistej interakcji z glikoproteiną P (białko transportowe biorące udział w przenoszeniu cząsteczek przez błonę komórkową wbrew gradientowi stężeń) oraz z transporterami OAT1, OAT3, OCT1, OCT2, OATP1B1, OATP1B3 i BCRP w badaniach przedklinicznych sugerują, że produkt leczniczy Lutathera wykazuje niewielkie prawdopodobieństwo powodowania istotnych innych interakcji metabolicznych lub interakcji zachodzących za pośrednictwem transporterów.
5.3 Przedkliniczne dane o bezpieczeństwie
Badania toksykologiczne prowadzone na szczurach wykazały, że pojedyncze wstrzyknięcie dożylne dawki do 4 550 MBq/kg mc. było dobrze tolerowane i nie obserwowano żadnych zgonów. Podczas testowania tzw. zimnego związku (nieradioaktywnego lutetu oksodotreotydu (175Lu)) podawanego w jednorazowym wstrzyknięciu dożylnym u szczurów i psów w dawce do 20 000 µg/kg mc. (szczury) i 3 200 µg/kg mc. (psy), zimny związek (nieradioaktywny lutetu (175Lu) oksodotreotyd) był dobrze tolerowany u obu gatunków zwierząt i nie obserwowano żadnych zgonów. Nie obserwowano działania toksycznego po podaniu 4 dawek co 2 tygodnie, wynoszących 1 250 µg/kg mc. tzw. zimnego związku u szczurów i 80 µg/kg mc. u psów. Ten produkt leczniczy nie jest przeznaczony do regularnego lub ciągłego podawania.
Nie prowadzono badań nad mutagennością ani długoterminowych badań działania rakotwórczego. Dane niekliniczne dotyczące tzw. zimnego związku (nieradioaktywnego lutetu (175Lu) oksodotreotydu) wynikające z konwencjonalnych badań farmakologicznych dotyczących bezpieczeństwa, badań toksyczności po podaniu wielokrotnym i genotoksyczności, nie ujawniają specjalnego zagrożenia dla człowieka.
6. DANE FARMACEUTYCZNE
6.1 Wykaz substancji pomocniczych
Kwas octowy
Sodu octan
Kwas gentyzynowy
Kwas askorbinowy
Kwas pentetynowy
Sodu chlorek
Sodu wodorotlenek
Woda do wstrzykiwań
6.2 Niezgodności farmaceutyczne
Nie mieszać tego produktu leczniczego z innymi produktami leczniczymi, oprócz wymienionych w punkcie 12.
6.3 Okres ważności
72 godziny od daty i godziny kalibracji.
6.4 Specjalne środki ostrożności podczas przechowywania
Przechowywać w temperaturze poniżej 25 °C.
Nie zamrażać.
Przechowywać w oryginalnym opakowaniu w celu ochrony przed promieniowaniem jonizującym (osłona ołowiana).
Preparaty radiofarmaceutyczne należy przechowywać w sposób zgodny z krajowymi przepisami dotyczącymi postępowania z materiałami radioaktywnymi.
6.5 Rodzaj i zawartość opakowania
Przezroczysta, bezbarwna fiolka ze szkła typu I z korkiem z gumy brombutylowej i aluminiowym uszczelnieniem.
Każda fiolka zawiera objętość mieszczącą się w zakresie od 20,5 do 25,0 ml roztworu odpowiadającego aktywności 7 400 MBq w dniu i godzinie infuzji.
Fiolka jest zamknięta w ołowianym pojemniku w celu zapewnienia osłony ochronnej.
6.6 Specjalne środki ostrożności dotyczące usuwania i przygotowania produktu leczniczego do
stosowania
Wyłącznie do jednokrotnego użycia.
Ostrzeżenia ogólne
Preparaty radiofarmaceutyczne powinny być odbierane, stosowane i podawane wyłącznie przez upoważnione osoby, w wyznaczonych jednostkach klinicznych. Ich odbiór, przechowywanie, stosowanie, przekazywanie i utylizacja regulowane są przepisami i (lub) wymagają stosownych pozwoleń wydawanych przez właściwe urzędy.
Preparaty radiofarmaceutyczne należy przygotowywać w taki sposób, aby zapewnić bezpieczeństwo przed promieniowaniem jonizującym i spełnić wymagania odnośnie jakości produktów farmaceutycznych. Należy zachować środki ostrożności dotyczące przygotowania produktu w jałowych warunkach.
Instrukcja dotycząca przygotowania produktu leczniczego przed podaniem, patrz punkt 12.
Jeśli w jakimkolwiek momencie podczas przygotowania niniejszego produktu leczniczego, nastąpi uszkodzenie pojemnika lub fiolki, nie należy go używać.
Procedury podawania należy prowadzić w taki sposób, aby zminimalizować ryzyko skażenia produktu leczniczego i napromieniania operatora. Używanie odpowiednich osłon jest obowiązkowe.
Niezbędne jest noszenie wodoszczelnych rękawiczek i stosowanie odpowiedniej techniki aseptycznej podczas postępowania z tym produktem leczniczym.
Stosowanie preparatów radiofarmaceutycznych stanowi zagrożenie dla osób z zewnątrz w wyniku emisji promieniowania na zewnątrz lub skażenia poprzez kontakt z rozlanym moczem, wymiocinami itp. dlatego konieczne jest stosowanie środków ochrony przed promieniowaniem zgodnie z przepisami obowiązującymi w danym kraju.
Ten preparat radiofarmaceutyczny prawdopodobnie dostarczy względnie dużą dawkę promieniowania u wszystkich pacjentów. Podanie 7 400 MBq może spowodować znaczne zagrożenie dla środowiska.
Może to dotyczyć innych osób mieszkających w tym samym gospodarstwie domowym, co osoby poddawane leczeniu, lub ogółu społeczeństwa zależnie od podanego poziomu aktywności, dlatego należy przestrzegać zasad ochrony przed promieniowaniem (patrz punkt 4.4). W celu uniknięcia jakiegokolwiek skażenia należy podjąć odpowiednie środki ostrożności zgodnie z krajowymi przepisami odnośnie aktywności usuwanej przez organizm pacjenta.
Wszelkie niewykorzystane resztki produktu leczniczego lub jego odpady należy usunąć zgodnie z lokalnymi przepisami.
Izotop lutetu-177 dla produktu leczniczego Lutathera może być przygotowany przy użyciu dwóch różnych źródeł stabilnych izotopów (lutetu-176 lub iterbu-176), co skutkuje różnym postępowaniem z odpadami. Użytkownik powinien zapoznać się z dostarczoną dokumentacją przed użyciem produktu leczniczego Lutathera, aby zapewnić odpowiednie postępowanie z odpadami.
7. PODMIOT ODPOWIEDZIALNY POSIADAJĄCY POZWOLENIE NA DOPUSZCZENIE DO OBROTU
Novartis Europharm Limited
Vista Building
Elm Park, Merrion Road
Dublin 4
Irlandia
8. NUMER POZWOLENIA NA DOPUSZCZENIE DO OBROTU
EU/1/17/1226/001
9. DATA WYDANIA PIERWSZEGO POZWOLENIA NA DOPUSZCZENIE DO OBROTU
I DATA PRZEDŁUŻENIA POZWOLENIA
Data wydania pierwszego pozwolenia na dopuszczenie do obrotu: 26 września 2017 Data ostatniego przedłużenia pozwolenia: 08 lipca 2022
10. DATA ZATWIERDZENIA LUB CZĘŚCIOWEJ ZMIANY TEKSTU
CHARAKTERYSTYKI PRODUKTU LECZNICZEGO
11. DOZYMETRIA
Poniższe wnioski dotyczące leczenia produktem leczniczym Lutathera przyjęto na podstawie ocen dozymetrii promieniowania przeprowadzonych podczas badań klinicznych:
- Narządem krytycznym jest szpik kostny, jednak przy zastosowaniu zalecanej dawki skumulowanej produktu leczniczego Lutathera 29 600 MBq (4 podania po 7 400 MBq), nie obserwowano żadnej korelacji pomiędzy objawami toksyczności hematologicznej, a podaną całkowitą dawką aktywności lub dawką pochłoniętą przez szpik kostny w badaniu I/II fazy Erasmus lub w badaniu III fazy NETTER-1.
- Nerki nie są krytycznym narządem, jeśli podawana jest równocześnie infuzja roztworu aminokwasów (patrz punkt 4.2).
W ujęciu ogólnym wyniki analizy dozymetrycznej przeprowadzone podczas badania cząstkowego dozymetrii badania III fazy NETTER-1 oraz podczas badania I/II fazy Erasmus są zgodne i wskazują, że schemat dawkowania produktu leczniczego Lutathera (4 podania dawki 7 400 MBq) jest bezpieczny.
Tabela 11 Szacowana dawka zaadsorbowana lutetu oksodotreotydu (177Lu) na podstawie danych z badania III fazy NETTER-1 (dozymetria obliczona przy użyciu oprogramowania OLINDA)
| Narząd | Dawka zaadsorbowana przez narząd (mGy/MBq) na jednostkę aktywności (n = 20) | |
| Średnia | SD | |
| Nadnercza | 0,037 | 0,016 |
| Mózg | 0,027 | 0,016 |
| Piersi | 0,027 | 0,015 |
| Ściana pęcherzyka żółciowego | 0,042 | 0,019 |
| Ściana dolnej części jelita grubego | 0,029 | 0,016 |
| Jelito cienkie | 0,031 | 0,015 |
| Ściana żołądka | 0,032 | 0,015 |
| Ściana górnej części jelita grubego | 0,032 | 0,015 |
| Ściana serca | 0,032 | 0,015 |
| Nerki | 0,654 | 0,295 |
| Wątroba* | 0,299 | 0,226 |
| Płuca | 0,031 | 0,015 |
| Mięśnie | 0,029 | 0,015 |
| Jajniki*** | 0,031 | 0,013 |
| Trzustka | 0,038 | 0,016 |
| Czerwony szpik kostny | 0,035 | 0,029 |
| Komórki osteogenne | 0,151 | 0,268 |
| Skóra | 0,027 | 0,015 |
| Śledziona | 0,846 | 0,804 |
| Jądra** | 0,026 | 0,018 |
| Grasica | 0,028 | 0,015 |
| Tarczyca | 0,027 | 0,016 |
| Ściana pęcherza moczowego | 0,437 | 0,176 |
| Macica*** | 0,032 | 0,013 |
| Całe ciało | 0,052 | 0,027 |
*n=18 (dwóch pacjentów zostało wykluczonych, ponieważ na wielkość dawki pochłoniętej przez narząd mógł wpływać wychwyt przez przerzuty w wątrobie)
**n=11 (wyłącznie pacjenci płci męskiej)
***n=9 (wyłącznie pacjenci płci żeńskiej)
Zmiany patofizjologiczne wywołane przez proces chorobowy mogą mieć znaczny wpływ na dawkę promieniowania pochłoniętą przez określone narządy, które mogą nie być docelowymi narządami leczenia. Tę informację należy brać pod uwagę podczas wykorzystania poniższych informacji.
Dzieci i młodzież
Dozymetrię lutetu oksodotreotydu (177Lu) u młodzieży badano u 4 pacjentów z GEP-NET i 6 pacjentów z PPGL (zakres wieku: 12 do <18 lat), włączonych do badania II fazy NETTER-P. Dane dotyczące dozymetrii zebrano w celu określenia profilu biodystrybucji lutetu oksodotreotydu (177Lu) oraz obliczenia dozymetrii promieniowania dla całego ciała i poszczególnych narządów, ze szczególnym uwzględnieniem dawki promieniowania zaadsorbowanej przez narządy krytyczne (np. nerkę i szpik kostny).
W tabeli 12 przedstawiono wartości średnie i SD szacowanych zaadsorbowanych dawek promieniowania u nastoletnich pacjentów uczestniczących w badaniu NETTER-P.
Tabela 12 Szacowane zaadsorbowane dawki lutetu oksodotreotydu (177Lu) u nastoletnich pacjentów w wieku 12 lat i starszych (n=10) w badaniu II fazy NETTER-P
| Narząd | Dawka zaadsorbowana przez narząd (mGy/MBq) na jednostkę aktywności | Wyliczona dawka zaadsorbowana dla podania 4 x 7,4 GBq (29,6 GBq aktywności skumulowanej) (Gy) | Teoretyczna skumulowana dawka zaadsorbowana (Gy) | ||
| Średnia | SD | Średnia | SD | min-maks | |
| Nadnercza | 0,045 | 0,011 | 1,3 | 0,3 | 0,64-1,7 |
| Mózg | 0,020 | 0,006 | 0,6 | 0,2 | 0,38-0,86 |
| Piersia | 0,018 | 0,005 | 0,5 | 0,2 | 0,37-0,75 |
| Przełyk | 0,023 | 0,006 | 0,7 | 0,2 | 0,40-0,93 |
| Oczy | 0,020 | 0,006 | 0,6 | 0,2 | 0,38-0,86 |
| Ściana pęcherzyka żółciowego | 0,030 | 0,010 | 0,9 | 0,3 | 0,48-1,5 |
| Ściana serca | 0,023 | 0,006 | 0,7 | 0,2 | 0,40-0,92 |
| Nerki | 0,778 | 0,280 | 23,0 | 8,3 | 14-40 |
| Zstępnica | 0,273 | 0,074 | 8,1 | 2,2 | 4,6-12 |
| Wątroba | 0,210 | 0,205 | 6,2 | 6,1 | 2,4-23 |
| Płuca | 0,023 | 0,006 | 0,7 | 0,2 | 0,40-0,91 |
| Komórki osteogenne | 0,045 | 0,017 | 1,3 | 0,5 | 0,64-2,1 |
| Jajnikib | 0,026 | 0,007 | 0,8 | 0,2 | 0,49-1,0 |
| Trzustka | 0,027 | 0,006 | 0,8 | 0,2 | 0,46-1,1 |
| Przysadkac | 1,114 | 0,425 | 33,0 | 12,6 | 18-56 |
| Gruczoł krokowyd | 0,025 | 0,006 | 0,7 | 0,2 | 0,62-0,98 |
| Odbytnica | 0,277 | 0,076 | 8,2 | 2,2 | 4,8-12 |
| Czerwony szpik kostny (krew)e | 0,026 | 0,005 | 0,8 | 0,1 | 0,55-1,0 |
| Czerwony szpik kostny (badanie obrazowe)e | 0,057 | 0,027 | 1,7 | 0,8 | 0,70-2,8 |
| Wstępnica | 0,156 | 0,041 | 4,6 | 1,2 | 2,7-6,5 |
| Ślinianki | 0,033 | 0,017 | 1,0 | 0,5 | 0,38-1,7 |
| Jelito cienkie | 0,045 | 0,011 | 1,3 | 0,3 | 0,85-1,9 |
| Śledziona | 0,742 | 0,275 | 22,0 | 8,1 | 8,3-34 |
| Ściana żołądka | 0,026 | 0,006 | 0,8 | 0,2 | 0,44-1,0 |
| Jądrad | 0,020 | 0,005 | 0,6 | 0,1 | 0,50-0,81 |
| Grasica | 0,022 | 0,006 | 0,6 | 0,2 | 0,39-0,88 |
| Tarczyca | 0,027 | 0,017 | 0,8 | 0,5 | 0,38-2,2 |
| Ściana pęcherza moczowego | 0,552 | 0,089 | 16,4 | 2,6 | 14-20 |
| Macicab | 0,030 | 0,008 | 0,9 | 0,2 | 0,59-1,2 |
| Całe ciało | 0,040 | 0,010 | 1,2 | 0,3 | 0,66-1,6 |
a n=5 (tylko kobiety).
b n=6 (tylko kobiety).
c n=9 (3 GEP-NET, 6 PPGL). Wartości szacunkowej dozymetrii dla przysadki zostały opracowane wyłącznie w sytuacji, gdy wychwyt przez przysadkę był wyraźnie obserwowany na obrazach planarnych. Ze względu na małe wymiary przysadki, dostępność danych ilościowych tylko na podstawie obrazów planarnych i ingerencję wynikającą z aktywności w śluzówce nosa, dane szacunkowe mogą być obciążone dużą niepewnością.
d n=4 (tylko mężczyźni).
e Wartości szacunkowej dozymetrii dla czerwonego szpiku kostnego określano na podstawie radioaktywności we krwi lub na podstawie obrazowania i skalowania reprezentatywnej okolicy kręgosłupa lędźwiowego.
12. INSTRUKCJA PRZYGOTOWANIA PRODUKTÓW RADIOFARMACEUTYCZNYCH
Użytkownik powinien zapoznać się z dostarczoną dokumentacją przed użyciem produktu leczniczego Lutathera, aby zapewnić odpowiednie postępowanie z odpadami (patrz punkt 6.6).
Instrukcja przygotowania
- Podczas podawania roztworu produktu leczniczego Lutathera należy przestrzegać zasad aseptyki i stosować osłony chroniące przed promieniowaniem. Aby zminimalizować narażenie na promieniowanie należy używać szczypiec podczas postępowania z fiolką.
- Przed podaniem produkt należy sprawdzić wzrokowo pod ekranem z osłoną, upewniając się, że nie zawiera widocznych cząstek i przebarwień. W razie stwierdzenia cząstek i (lub) przebarwień fiolkę należy wyrzucić.
- Należy sprawdzić, czy opakowanie nie jest uszkodzone, a za pomocą odpowiedniego skalibrowanego systemu do pomiaru aktywności potwierdzić brak zanieczyszczeń radioaktywnych. Nie używać produktu, jeśli integralność fiolki lub pojemnika z ołowiu została naruszona.
- Nie wstrzykiwać roztworu produktu leczniczego Lutathera bezpośrednio do żadnego innego roztworu do podawania dożylnego.
- Przed i po każdym podaniu produktu leczniczego Lutathera, za pomocą odpowiedniego skalibrowanego systemu do pomiaru aktywności potwierdzić, że rzeczywista ilość aktywności produktu leczniczego Lutathera, która ma być podana pacjentowi, jest równa planowanej ilości aktywności w czasie podania infuzji.
- Nie podawać produktu leczniczego Lutathera w bolusie dożylnym.
- Wkrótce po rozpoczęciu infuzji należy monitorować emisję radioaktywności przez pacjenta za pomocą odpowiedniego skalibrowanego systemu do pomiaru aktywności, aby upewnić się, że dawka leku jest podawana. Podczas infuzji emisja radioaktywności przez pacjenta powinna równomiernie wzrastać, natomiast emisja radioaktywności z fiolki z produktem leczniczym Lutathera powinna się zmniejszać.
- Zaleca się uważne monitorowanie parametrów życiowych pacjenta podczas infuzji.
Dożylne metody podania
Instrukcja stosowania metody grawitacyjnej (z zaciskiem lub pompą infuzyjną)
- 1. Wprowadzić igłę o długości 2,5 cm w rozmiarze 20-gauge (krótka igła) do fiolki z produktem leczniczym Lutathera i połączyć ją za pomocą cewnika z 500 ml jałowego 0,9% roztworu chlorku sodu (stosowanego do przeniesienia roztworu produktu leczniczego Lutathera podczas infuzji). Upewnić się, że krótka igła nie styka się z roztworem produktu leczniczego Lutathera w fiolce i nie podłączać krótkiej igły bezpośrednio pacjentowi. Nie pozwolić, by roztwór chlorku sodu wpływał do fiolki z produktem leczniczym Lutathera przed rozpoczęciem infuzji produktu leczniczego Lutathera i nie wstrzykiwać roztworu produktu leczniczego Lutathera bezpośrednio do roztworu chlorku sodu.
- 2. Wprowadzić drugą igłę, tj. igłę o długości 9 cm w rozmiarze 18-gauge (długa igła) do fiolki z produktem leczniczym Lutathera w taki sposób, by długa igła dotykała w pozycji nieruchomej dna fiolki z produktem leczniczym Lutathera przez cały czas trwania infuzji. Połączyć długą igłę z pacjentem przez cewnik dożylny, który został uprzednio wypełniony jałowym 0,9% roztworem chlorku sodu i który jest stosowany do podawania produktu leczniczego Lutathera w infuzji pacjentowi.
- 3. Użyć zacisku lub pompy infuzyjnej do regulowania przepływu roztworu chlorku sodu przez krótką igłę do fiolki z produktem leczniczym Lutathera. Roztwór chlorku sodu wpływający do fiolki przez krótką igłę przeniesie roztwór produktu leczniczego Lutathera z fiolki do organizmu pacjenta przez cewnik dożylny połączony z długą igłą w łącznym czasie 30±10 minut, z prędkością wlewu wynoszącą maksymalnie 400 ml/h. Infuzję należy rozpoczynać z mniejszą prędkością wynoszącą <100 ml/h przez pierwsze 5 do 10 minut, a następnie prędkość wlewu należy zwiększać w zależności od stanu żył pacjenta. Przez cały czas trwania infuzji należy utrzymywać stałe ciśnienie wewnątrz fiolki.
- 4.
W czasie trwania infuzji należy upewnić się, że ilość roztworu w fiolce z produktem leczniczym
Lutathera pozostaje na stałym poziomie dokonując wielokrotnie bezpośredniej kontroli wzrokowej w przypadku korzystania z przezroczystego pojemnika z osłoną lub chwytając fiolkę za pomocą szczypiec w przypadku korzystania z ołowianego pojemnika do transportu.
- 5. Monitorować przepływ produktu leczniczego Lutathera z fiolki do organizmu pacjenta przez cały czas trwania infuzji.
- 6. Odłączyć fiolkę od linii infuzyjnej z długą igłą i zacisnąć linię do podawania roztworu chlorku sodu po tym, jak poziom radioaktywności ustabilizuje się na co najmniej pięć minut.
- 7. Po infuzji podać pacjentowi dożylnie 25 ml jałowego 0,9% roztworu chlorku sodu przez cewnik dożylny.
Instrukcja stosowania metody z pompą perystaltyczną
- 1. Wprowadzić igłę z filtrem o długości 2,5 cm w rozmiarze 20-gauge (krótka igła z odpowietrzeniem) do fiolki z produktem leczniczym Lutathera. Upewnić się, że krótka igła nie styka się z roztworem produktu leczniczego Lutathera w fiolce i nie łączyć krótkiej igły bezpośrednio z pacjentem lub z pompą perystaltyczną.
- 2. Wprowadzić drugą igłę, tj. igłę o długości 9 cm w rozmiarze 18-gauge (długa igła) do fiolki z produktem leczniczym Lutathera w taki sposób, by długa igła dotykała w pozycji nieruchomej dna fiolki z produktem leczniczym Lutathera przez cały czas trwania infuzji. Podłączyć długą igłę i jałowy 0,9% roztwór chlorku sodu z zaworem trójdrożnym przez odpowiednią rurkę.
- 3. Połączyć wyjście trójdrożnego zaworu z rurką założoną na wejściu do pompy perystaltycznej, zgodnie z instrukcją producenta pompy.
- 4. Wypełnić linię infuzyjną otwierając zawór trójdrożny i pompując roztwór z produktem leczniczym Lutathera przez rurkę aż do momentu, gdy roztwór dotrze do wylotu zaworu.
- 5. Wypełnić cewnik dożylny, który będzie połączony z pacjentem przez otwarcie trójdrożnego zaworu dla jałowego 0,9% roztworu chlorku sodu i pompowanie jałowego 0,9% roztworu chlorku sodu do czasu, aż dotrze on do zakończenia rurki z cewnikiem.
- 6. Połączyć wstępnie wypełniony cewnik dożylny z pacjentem i ustawić zawór trójdrożny w taki sposób, by roztwór produktu leczniczego Lutathera znajdował się na jednej linii z pompą perystaltyczną.
- 7.
Podać odpowiednią objętość roztworu produktu leczniczego Lutathera w infuzji trwającej
30±10 minut, aby dostarczyć żądaną radioaktywność pacjentowi.
- 8. Po dostarczeniu żądanej aktywności produktu leczniczego Lutathera pacjentowi zatrzymać pompę perystaltyczną, a następnie zmienić położenie zaworu trójdrożnego w taki sposób, by pompa perystaltyczna znajdowała się na jednej linii z jałowym 0,9% roztworem chlorku sodu. Ponownie włączyć pompę perystaltyczną i podać pacjentowi w infuzji dożylnej 25 ml jałowego 0,9% roztworu chlorku sodu przez cewnik.
Instrukcja stosowania metody z pompą strzykawkową
- 1. Pobrać odpowiednią objętość roztworu produktu leczniczego Lutathera potrzebnego do dostarczenia żądanej radioaktywności przy użyciu jednorazowej strzykawki wyposażonej w osłonę oraz jednorazowej jałowej igły o długości 9 cm w rozmiarze 18-gauge (długa igła). Aby ułatwić pobranie roztworu można użyć igły z filtrem o długości 2,5 cm w rozmiarze 20-gauge (krótka igła z odpowietrzeniem), co zmniejszy opór w fiolce pod ciśnieniem. Należy upewnić się, że krótka igła nie styka się z roztworem produktu leczniczego Lutathera w fiolce.
- 2. Zamocować strzykawkę w pompie z osłoną i umieścić zawór trójdrożny pomiędzy strzykawką a cewnikiem dożylnym, który został uprzednio wypełniony jałowym 0,9% roztworem chlorku sodu i który jest stosowany do podawania produktu leczniczego Lutathera w infuzji pacjentowi.
- 3.
Podać w infuzji odpowiednią objętość roztworu produktu leczniczego Lutathera w ciągu
30±10 minut, aby dostarczyć żądaną aktywność pacjentowi.
- 4. Po dostarczeniu żądanej aktywności produktu leczniczego Lutathera pacjentowi zatrzymać pompę strzykawkową, a następnie zmienić położenie zaworu trójdrożnego w taki sposób, by przepłukać strzykawkę 25 ml jałowego 0,9% roztworu chlorku sodu. Ponownie włączyć pompę strzykawkową.
- 5. Po przepłukaniu strzykawki podać pacjentowi dożylnie 25 ml jałowego 0,9% roztworu chlorku sodu przez cewnik dożylny.
Ilustracja 5 Przegląd metod podawania
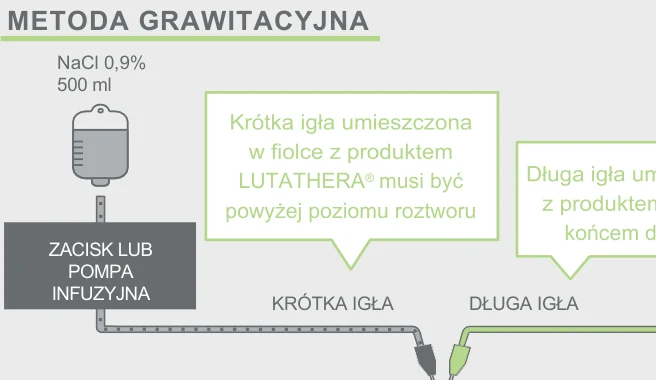
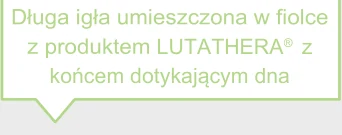
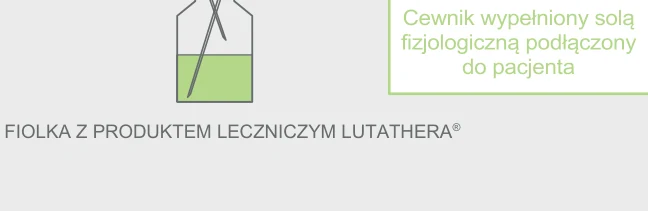

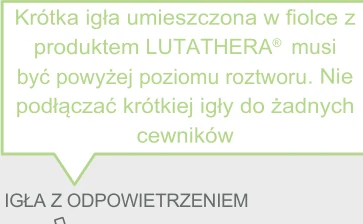


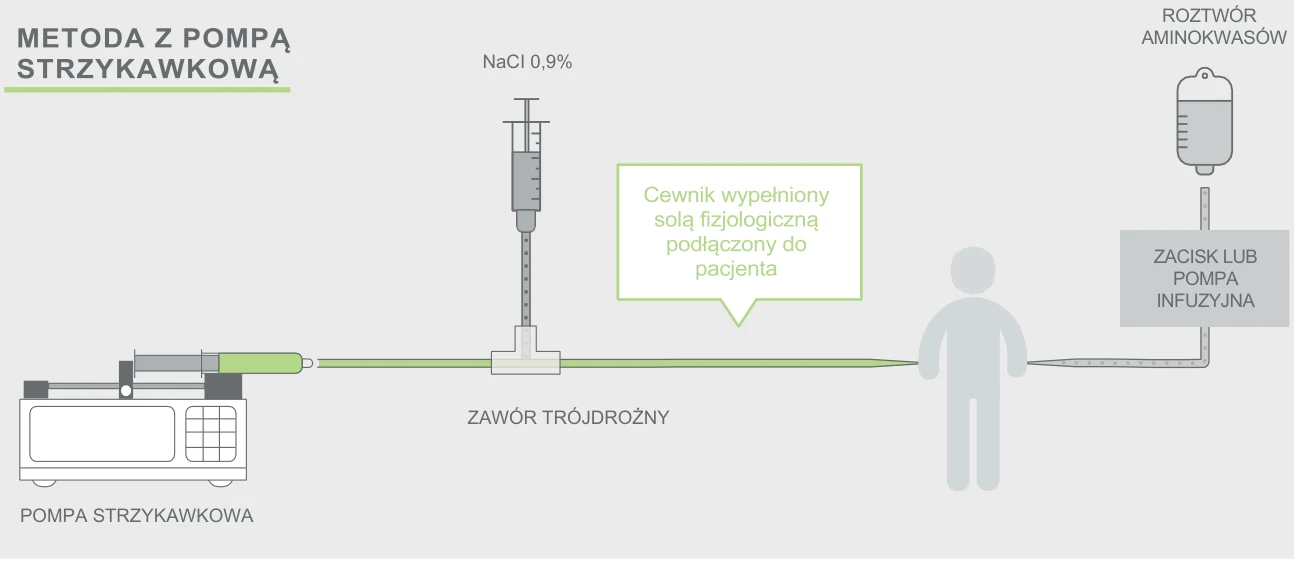
METODA GRAWITACYJNA
NaCl 0,9%
500 ml
ROZTWÓR AMINOKWASÓW
FIOLKA Z PRODUKTEM LECZNICZYM LUTATHERA®
NaCI 0,9%
ROZTWÓR AMINOKWASÓW
POMPA STRZYKAWKOWA
Szczegółowe informacje o tym produkcie leczniczym są dostępne na stronie internetowej Europejskiej Agencji Leków https://www.ema.europa.eu.
Więcej informacji o leku Lutathera