


Charakterystyka produktu leczniczego - Itovebi
1. NAZWA PRODUKTU LECZNICZEGO
Itovebi 3 mg tabletki powlekane
Itovebi 9 mg tabletki powlekane
2. SKŁAD JAKOŚCIOWY I ILOŚCIOWY
Itovebi 3 mg tabletki powlekane
Każda tabletka powlekana zawiera 3 mg inawolisybu.
Substancja pomocnicza (substancje pomocnicze) o znanym działaniu
Każda tabletka powlekana zawiera 22 mg laktozy.
Itovebi 9 mg tabletki powlekane
Każda tabletka powlekana zawiera 9 mg inawolisybu.
Substancja pomocnicza (substancje pomocnicze) o znanym działaniu
Każda tabletka powlekana zawiera 66 mg laktozy.
Pełny wykaz substancji pomocniczych, patrz punkt 6.1.
3. POSTAĆ FARMACEUTYCZNA
Tabletka powlekana (tabletka).
Itovebi 3 mg tabletki powlekane
Czerwona, okrągła, wypukła tabletka powlekana z wytłoczonym napisem „INA 3” na jednej stronie. Przybliżona średnica: 6 mm.
Itovebi 9 mg tabletki powlekane
Różowa, owalna tabletka powlekana z wytłoczonym napisem „INA 9” na jednej stronie. Przybliżony rozmiar: 13 mm (długość), 6 mm (szerokość).
4. SZCZEGÓŁOWE DANE KLINICZNE
4.1 Wskazania do stosowania
Produkt leczniczy Itovebi jest wskazany do stosowania w skojarzeniu z palbocyklibem i fulwestrantem w leczeniu dorosłych pacjentów z miejscowo zaawansowanym lub rozsianym rakiem piersi wykazującym ekspresję receptora estrogenowego (ER-dodatnim) i niewykazującym ekspresji receptora ludzkiego naskórkowego czynnika wzrostu typu 2 (HER2-ujemnym), oraz mutacją PIK3CA, w przypadku progresji choroby w trakcie lub w ciągu 12 miesięcy od zakończenia hormonalnego leczenia adjuwantowego (patrz punkt 5.1).
U pacjentów wcześniej leczonych inhibitorem CDK 4/6 w ramach leczenia (neo)adjuwantowego musi nastąpić co najmniej 12-miesięczny odstęp między zakończeniem leczenia inhibitorem CDK 4/6 a wykryciem nawrotu choroby.
U kobiet w okresie przed- i okołomenopauzalnym oraz u mężczyzn hormonoterapię należy stosować w skojarzeniu z agonistą hormonu uwalniającego hormon luteinizujący (LHRH).
4.2 Dawkowanie i sposób podawania
Leczenie produktem leczniczym Itovebi powinno być rozpoczynane przez lekarza posiadającego doświadczenie w stosowaniu terapii przeciwnowotworowych.
Do leczenia produktem leczniczym Itovebi należy kwalifikować pacjentów z ER-dodatnim, HER2-ujemnym, miejscowo zaawansowanym lub rozsianym rakiem piersi na podstawie obecności co najmniej jednej mutacji PIK3CA w próbce guza lub osocza wykrytej przy użyciu wyrobu medycznego do diagnostyki in vitro (IVD) z oznakowaniem CE o odpowiednim przeznaczeniu (patrz punkt 5.1). Jeżeli dany wyrób medyczny do IVD z oznakowaniem CE nie jest dostępny, należy użyć innej zwalidowanej metody analitycznej. Jeżeli mutacja nie zostanie wykryta w próbce jednego rodzaju tkanki, może zostać wykryta w próbce innego rodzaju tkanki, jeśli jest dostępna.
Dawkowanie
Zalecana dawka produktu leczniczego Itovebi wynosi 9 mg, przyjmowana doustnie raz na dobę z posiłkiem lub niezależnie od posiłku.
Produkt leczniczy Itovebi należy podawać w skojarzeniu z palbocyklibem i fulwestrantem. Zalecana dawka palbocyklibu wynosi 125 mg, przyjmowana doustnie raz na dobę przez 21 kolejnych dni, po których następuje 7 dni przerwy w leczeniu, co stanowi pełny cykl trwający 28 dni. Zalecana dawka fulwestrantu wynosi 500 mg, podawana domięśniowo w dniach 1, 15 i 29, a następnie raz w miesiącu. W celu uzyskania dalszych informacji należy zapoznać się z Charakterystyką Produktu Leczniczego (ChPL) palbocyklibu i fulwestrantu.
Leczenie produktem leczniczym Itovebi kobiet w okresie przed- i okołomenopauzalnym oraz mężczyzn powinno obejmować również stosowanie agonisty LHRH zgodnie z lokalną praktyką kliniczną.
Czas trwania leczenia
Zaleca się, aby leczenie produktem leczniczym Itovebi kontynuować do wystąpienia progresji choroby lub niemożliwej do zaakceptowania toksyczności.
Opóźnienie lub pominięcie dawki
Przepisaną dawkę leku należy przyjmować codziennie mniej więcej o tej samej porze. W przypadku pominięcia dawki produktu leczniczego Itovebi, można ją przyjąć w ciągu 9 godzin od zwykłej pory przyjmowania leku. Jeśli upłynie ponad 9 godzin dawkę wyznaczoną w tym dniu należy pominąć. Następnego dnia produkt leczniczy Itovebi należy przyjąć o zwykłej porze. Jeśli po przyjęciu dawki produktu leczniczego Itovebi u pacjenta wystąpią wymioty, pacjent nie powinien przyjmować tego dnia dodatkowej dawki. Następnego dnia pacjent powinien wznowić leczenie według zwykłego schematu dawkowania, przyjmując dawkę o zwykłej porze.
Modyfikacje dawki
W razie wystąpienia działań niepożądanych postępowanie może wymagać czasowego wstrzymania podawania, zmniejszenia dawki lub zaprzestania podawania produktu leczniczego Itovebi. Wytyczne dotyczące zmniejszania dawki w przypadku wystąpienia działań niepożądanych przedstawiono w Tabeli 1.
Tabela 1: Wytyczne dotyczące zmniejszania dawki w przypadku wystąpienia działań niepożądanych
| Poziom dawki | Dawka i schemat podawania |
| Dawka początkowa | 9 mg na dobę |
| Pierwsze zmniejszenie dawki | 6 mg na dobę |
| Drugie zmniejszenie dawki | 3 mg na dobęa |
| a leczenie produktem leczniczym Itovebi powinno zostać trwale zakończone, jeśli pacjent nie toleruje dawki 3 mg na dobę. | |
Na podstawie oceny klinicznej stanu pacjenta przeprowadzonej przez lekarza prowadzącego dawkę produktu leczniczego Itovebi można ponownie zwiększyć do maksymalnej dawki dobowej wynoszącej 9 mg. Wytyczne dotyczące modyfikacji dawki w przypadku wystąpienia określonych działań niepożądanych przedstawiono w Tabelach 2–4.
Hiperglikemia
Tabela 2: Modyfikacja dawki i postępowanie w przypadku wystąpienia hiperglikemii
| Stężenie glukozy na czczoa | Zalecenie |
| >GGN do 160 mg/dl (>GGN do 8,9 mmol/l) |
|
| >160 do 250 mg/dl (>8,9-13,9 mmol/l) |
|
| Stężenie glukozy na czczoa | Zalecenie |
| >250 do 500 mg/dl (>13,9-27,8 mmol/l) |
|
| >500 mg/dl (>27,8 mmol/l) |
|
GGN = górna granica normy a Przed rozpoczęciem leczenia należy zbadać stężenie glukozy na czczo (stężenie glukozy w osoczu na czczo [FPG] lub stężenie glukozy we krwi na czczo [FBG]). Wartości stężenia glukozy na czczo wymienione w tabeli odpowiadają klasyfikacji hiperglikemii według CTCAE w wersji 4.03 (Common Terminology Criteria for Adverse Events, CTCAE). b Należy rozpocząć odpowiednie leczenie przeciwcukrzycowe lekami takimi jak metformina, inhibitory kotransportera sodowo-glukozowego 2 (SGLT2), substancje zwiększające wrażliwość komórek na insulinę (takie jak tiazolidynodiony), inhibitory dipeptydylopeptydazy 4 (DPP-4) lub insulina, oraz zapoznać się z odpowiednimi zaleceniami dotyczącymi dawkowania i dostosowywania dawki, w tym lokalnymi wytycznymi dotyczącymi leczenia hiperglikemii. W badaniu INAVO120 jako preferowane leczenie pierwszego rzutu stosowano metforminę. Patrz punkt 4.4 i 4.8. c Czynniki ryzyka hiperglikemii, patrz punkt 4.4. | |
Zapalenie jamy ustnej
Tabela 3: Modyfikacja dawki i postępowanie w przypadku wystąpienia zapalenia jamy ustnej
| Stopieńa | Zalecenie |
| Stopień 1 |
|
| Stopień 2 |
|
| Stopień 3 |
|
| Stopień 4 |
|
| a Na podstawie wersji 5.0 CTCAE. | |
Inne działania niepożądane
Tabela 4: Modyfikacja dawki i postępowanie w przypadku wystąpienia innych działań niepożądanych
| Stopieńa | Zalecenie |
| Wszystkie stopnie nasilenia: należy rozpocząć leczenie wspomagające i monitorować zgodnie ze wskazaniami klinicznymi. | |
| Stopień 1 |
|
| Stopień 2 |
|
| Stopień 3, pierwsze zdarzenie |
|
| Stopień 3, nawracające LUB |
|
| Stopieńa | Zalecenie |
| Wszystkie stopnie nasilenia: należy rozpocząć leczenie wspomagające i monitorować zgodnie ze wskazaniami klinicznymi. | |
| Stopień 4, niezagrażające życiu |
|
| Stopień 4, zagrażające życiu |
|
| a Na podstawie wersji 5.0 CTCAE. | |
Szczególne populacje
Dzieci i młodzież
Nie określono bezpieczeństwa stosowania ani skuteczności produktu leczniczego Itovebi u dzieci i młodzieży w wieku od 0 do 17 lat. Dane nie są dostępne.
Osoby w podeszłym wieku
Na podstawie populacyjnej analizy farmakokinetycznej nie jest wymagane dostosowanie dawki produktu leczniczego Itovebi u pacjentów w wieku ≥65 lat. Dane dotyczące pacjentów w wieku ≥65 lat są ograniczone (patrz punkt 5.2).
Zaburzenia czynności nerek
Zalecana dawka początkowa produktu leczniczego Itovebi u pacjentów z umiarkowanymi zaburzeniami czynności nerek (eGFR od 30 do <60 ml/min wg wzoru CKD-EPI) wynosi 6 mg doustnie raz na dobę, a w przypadku ciężkich zaburzeń czynności nerek (eGFR <30 ml/min wg wzoru CKD-EPI) wynosi 3 mg doustnie raz na dobę. Dostosowanie dawki u pacjentów z łagodnymi zaburzeniami czynności nerek (eGFR 60 do <90 ml/min) nie jest wymagane.
Zaburzenia czynności wątroby
Dostosowanie dawki u pacjentów z łagodnymi zaburzeniami czynności wątroby (stężenie bilirubiny całkowitej >GGN do ≤1,5 × GGN lub aktywność AST >GGN i stężenie bilirubiny całkowitej ≤GGN) nie jest wymagane. Nie określono bezpieczeństwa stosowania ani skuteczności produktu leczniczego Itovebi u pacjentów z ciężkimi zaburzeniami czynności wątroby (patrz punkt 5.2).
Sposób podawania
Produkt leczniczy Itovebi jest przeznaczony do stosowania doustnego. Tabletki można przyjmować z posiłkiem lub niezależnie od posiłku. Tabletki należy połykać w całości, nie należy ich żuć, kruszyć, rozpuszczać ani dzielić.
4.3 Przeciwwskazania
Nadwrażliwość na substancję czynną lub na którąkolwiek substancję pomocniczą wymienioną w punkcie 6.1.
4.4 Specjalne ostrzeżenia i środki ostrożności dotyczące stosowania
Hiperglikemia
Nie badano bezpieczeństwa stosowania i skuteczności produktu leczniczego Itovebi u pacjentów z cukrzycą typu 1 lub cukrzycą typu 2 wymagających ciągłego leczenia przeciwcukrzycowego, ponieważ pacjentów tych nie włączono do badania INAVO120. Tylko 1 pacjent z cukrzycą typu 2 został włączony do ramienia z produktem leczniczym Itovebi badania INAVO120, co należy wziąć pod uwagę przepisując produkt leczniczy Itovebi pacjentom z cukrzycą. Pacjenci z cukrzycą w wywiadzie mogą wymagać intensywniejszego leczenia przeciwcukrzycowego i częstszego oznaczania stężenia glukozy na czczo w trakcie leczenia produktem leczniczym Itovebi. Nie należy rozpoczynać leczenia produktem leczniczym Itovebi do czasu uzyskania optymalnego stężenia glukozy na czczo. Przed rozpoczęciem leczenia produktem leczniczym Itovebi należy rozważyć konsultację z lekarzem doświadczonym w leczeniu hiperglikemii.
U pacjentów leczonych produktem leczniczym Itovebi często zgłaszano przypadki hiperglikemii. Występowały ciężkie przypadki hiperglikemii, w tym kwasica ketonowa z powikłaniami zakończonymi zgonem.
W badaniu INAVO120 postępowanie w przypadku wystąpienia hiperglikemii obejmowało podawanie leczenia przeciwcukrzycowego i dostosowywanie dawki produktu leczniczego Itovebi zgodnie ze wskazaniami klinicznymi (patrz punkt 4.8). Insulina krótkodziałająca może być stosowana jako leczenie doraźne w hiperglikemii. Doświadczenie dotyczące stosowania insuliny u pacjentów leczonych produktem leczniczym Itovebi jest ograniczone. Należy wziąć pod uwagę możliwość wystąpienia hipoglikemii podczas stosowania leków przeciwcukrzycowych (np. insuliny, pochodnych sulfonylomocznika), jeśli były stosowane do leczenia hiperglikemii przed przerwaniem lub zaprzestaniem stosowania produktu leczniczego Itovebi.
Przed rozpoczęciem leczenia produktem leczniczym Itovebi należy poinformować pacjentów o przedmiotowych i podmiotowych objawach hiperglikemii (np. nadmiernym pragnieniu, częstszym oddawaniu moczu, niewyraźnym widzeniu, uczuciu splątania, trudnościach w oddychaniu lub zwiększonym apetycie, któremu towarzyszy utrata masy ciała) oraz o konieczności natychmiastowego kontaktu z fachowym personelem medycznym, jeśli te objawy wystąpią. Należy utrzymywać optymalny poziom nawodnienia zarówno przed jak i w trakcie leczenia.
Przed rozpoczęciem leczenia produktem leczniczym Itovebi oraz w trakcie leczenia w regularnych odstępach czasu u pacjentów należy oznaczać stężenie glukozy na czczo (FPG lub FBG) i HbA1C (patrz Tabela 5). Należy rozważyć rozpoczęcie monitorowania stężenia glukozy na czczo w domu w przypadku pacjentów z czynnikami ryzyka wystąpienia hiperglikemii, lub u których występuje hiperglikemia. U pacjentów z czynnikami ryzyka wystąpienia hiperglikemii można rozważyć premedykację metforminą. Wszystkich pacjentów należy poinstruować o konieczności zmiany stylu życia (np. modyfikacji diety, aktywności fizycznej).
Tabela 5: Harmonogram monitorowania stężenia glukozy na czczo i HbA1C
| Zalecany schemat monitorowania stężenia glukozy i HbA 1C na czczo u wszystkich pacjentów leczonych produktem leczniczym Itovebi | |
Jako badanie przesiewowe, przed rozpoczęciem leczenia produktem leczniczym Itovebi | Oznaczenie stężenia glukozy na czczo (FPG lub FBG) i HbA 1C oraz optymalizacja stężenia glukozy we krwi pacjenta (patrz Tabela 2). |
| Po rozpoczęciu leczenia produktem leczniczym Itovebi | Monitorowanie lub samodzielne monitorowanie stężenia glukozy na czczo co 3 dni przez pierwszy tydzień (od Dnia 1. do 7.), a następnie co tydzień przez kolejne 3 tygodnie (od Dnia 8. do 28.), następnie co 2 tygodnie przez kolejne 8 tygodni, a następnie co 4 tygodnie i zgodnie ze wskazaniami klinicznymi*. Należy rozważyć częstsze monitorowanie lub samodzielne monitorowanie stężenia glukozy na czczo, zgodnie ze wskazaniami klinicznymi* u pacjentów z czynnikami ryzyka wystąpienia hiperglikemii, w tym między innymi stanem przedcukrzycowym, cukrzycą, stężeniem HbA1C ≥5,7%, |
| Zalecany schemat monitorowania stężenia glukozy i HbA 1C na czczo u wszystkich pacjentów leczonych produktem leczniczym Itovebi | |
BMI ≥30 kg/m2, w wieku ≥45 lat, z cukrzycą ciążową w wywiadzie oraz cukrzycą w wywiadzie rodzinnym. Częstsze oznaczanie stężenia glukozy na czczo jest wymagane u pacjentów przyjmujących jednocześnie kortykosteroidy, u pacjentów ze współistniejącymi zakażeniami lub innymi stanami, które mogą wymagać wzmożonego kontrolowania glikemii w celu zapobiegania pogorszeniu metabolizmu glukozy i potencjalnym powikłaniom, w tym cukrzycowej kwasicy ketonowej. U tych pacjentów zaleca się monitorowanie stężenia HbA1C i ciał ketonowych (najlepiej we krwi), a także stężenia glukozy na czczo. W razie potrzeby należy rozpocząć lub dostosować leczenie przeciwcukrzycowe (patrz punkt 4.2). | |
| Stężenie HbA1C należy oznaczać co 3 miesiące. | |
Jeśli po rozpoczęciu leczenia produktem leczniczym Itovebi wystąpi hiperglikemia | Należy dokładniej monitorować stężenie glukozy na czczo, zgodnie ze wskazaniami klinicznymi*. W zależności od nasilenia hiperglikemii można przerwać podawanie produktu leczniczego Itovebi, zmniejszyć dawkę lub trwale zakończyć leczenie, jak opisano w Tabeli 2 (patrz punkt 4.2). |
| W trakcie leczenia przeciwcukrzycowego należy nadal kontrolować stężenie glukozy na czczo przynajmniej raz w tygodniu przez 8 tygodni, a następnie raz na 2 tygodnie i zgodnie ze wskazaniami klinicznymi*. | |
| * Wszystkie pomiary stężenia glukozy należy przeprowadzać według uznania lekarza, zgodnie ze wskazaniami klinicznymi. | |
Zapalenie jamy ustnej
U pacjentów leczonych produktem leczniczym Itovebi zgłaszano przypadki wystąpienia zapalenia jamy ustnej (patrz punkt 4.8). W zależności od nasilenia zapalenia jamy ustnej można przerwać podawanie produktu leczniczego Itovebi, zmniejszyć dawkę lub trwale zakończyć leczenie (patrz Tabela 3).
W badaniu INAVO120 jako profilaktykę zapalenia jamy ustnej zalecano stosowanie płynów do płukania jamy ustnej na bazie kortykosteroidów. Wśród pacjentów, którzy otrzymywali produkt leczniczy Itovebi w skojarzeniu z palbocyklibem i fulwestrantem, profilaktykę obejmującą deksametazon lub triamcynolon stosowano odpowiednio u 19,1% i 1,2% pacjentów.
Po wystąpieniu pierwszych objawów zapalenia jamy ustnej pacjentom należy zalecić stosowanie bezalkoholowego płynu do płukania jamy ustnej na bazie kortykosteroidów oraz unikanie płukania jamy ustnej płynami zawierającymi alkohol lub nadtlenek wodoru, ponieważ może to zaostrzyć stan pacjenta (patrz punkt 4.8). Należy rozważyć modyfikację diety (np. unikanie pikantnych pokarmów).
Stosowanie u pacjentów wcześniej leczonych inhibitorem CDK 4/6
Dane na temat skuteczności leczenia produktem leczniczym Itovebi w skojarzeniu z palbocyklibem i fulwestrantem u pacjentów wcześniej leczonych inhibitorem CDK 4/6 w ramach leczenia (neo)adjuwantowego są bardzo ograniczone. W tej grupie pacjentów skuteczność może być mniejsza.
Laktoza
Pacjenci z rzadko występującą dziedziczną nietolerancją galaktozy, całkowitym niedoborem laktazy lub zespołem złego wchłaniania glukozy-galaktozy nie powinni stosować tego leku.
Sód
Produkt zawiera mniej niż 1 mmol sodu (23 mg) na tabletkę powlekaną, to znaczy produkt uznaje się za „wolny od sodu”.
4.5 Interakcje z innymi produktami leczniczymi i inne rodzaje interakcji
Nie przeprowadzono badań interakcji międzylekowych.
Inhibitory i induktory CYP
Wyniki badań klinicznych wykazały, że główne metabolity inawolisybu nie są metabolizowane przez enzymy CYP, oraz że głównym szlakiem metabolicznym jest hydroliza. Sugeruje to niskie prawdopodobieństwo wystąpienia klinicznie istotnych interakcji między inawolisybem a inhibitorami lub induktorami CYP.
Substraty CYP
Inawolisyb indukuje CYP3A i jest zależnym od czasu inhibitorem CYP3A w warunkach in vitro. W związku z tym inawolisyb należy stosować ostrożnie w skojarzeniu z wrażliwymi substratami CYP3A4 o wąskim indeksie terapeutycznym (takimi jak alfentanyl, astemizol, cyzapryd, cyklosporyna, chinidyna, syrolimus, takrolimus), ponieważ inawolisyb może zwiększać lub zmniejszać ogólnoustrojową ekspozycję na te substraty.
Ponadto inawolisyb indukuje CYP2B6, CYP2C8, CYP2C9 i CYP2C19 w warunkach in vitro. W związku z tym inawolisyb należy stosować ostrożnie w skojarzeniu z wrażliwymi substratami tych enzymów o wąskim indeksie terapeutycznym (np. paklitakselem, warfaryną, fenytoiną, S-mefenytoiną), ponieważ inawolisyb może zmniejszać ich ekspozycję ogólnoustrojową i w konsekwencji prowadzić do zmniejszenia skuteczności.
4.6 Wpływ na płodność, ciążę i laktację
Kobiety w wieku rozrodczym/antykoncepcja u kobiet i mężczyzn
Kobiety
Pacjentkom należy zalecić stosowanie skutecznej niehormonalnej metody antykoncepcji podczas leczenia produktem leczniczym Itovebi i przez 1 tydzień po przyjęciu ostatniej dawki produktu leczniczego Itovebi.
Mężczyźni
Nie wiadomo czy inawolisyb jest obecny w nasieniu. Aby uniknąć potencjalnego narażenia płodu w czasie ciąży, pacjenci, których partnerki są w wieku rozrodczym lub w ciąży powinni stosować prezerwatywę podczas leczenia produktem leczniczym Itovebi i przez 1 tydzień po przyjęciu ostatniej dawki produktu leczniczego Itovebi.
Ciąża
Przed rozpoczęciem leczenia produktem leczniczym Itovebi należy sprawdzić czy pacjentka w wieku rozrodczym nie jest w ciąży. Kobiety w ciąży należy wyraźnie poinformować o potencjalnym zagrożeniu dla płodu.
| Brak danych lub istnieją tylko ograniczone dane dotyczące stosowania inawolisybu u kobiet w okresie | |||
| ciąży. Badania na zwierzętach wykazały toksyczny wpływ na reprodukcję (patrz punkt 5.3). Produkt | |||
| leczniczy Itovebi nie jest zalecany do stosowania w okresie ciąży oraz u kobiet zdolnych do zajścia w | |||
| ciążę niestosujących antykoncepcji. | |||
Karmienie piersią
Nie wiadomo czy inawolisyb lub jego metabolity przenikają do mleka ludzkiego. Nie można wykluczyć zagrożenia dla noworodków lub niemowląt. Należy przerwać karmienie piersią podczas leczenia produktem leczniczym Itovebi i przez 1 tydzień po przyjęciu ostatniej dawki produktu leczniczego Itovebi.
Płodność
Brak dostępnych danych dotyczących wpływu inawolisybu na płodność u ludzi. Na podstawie badań na zwierzętach stwierdzono, że inawolisyb może wpływać na płodność u kobiet i mężczyzn w wieku rozrodczym (patrz punkt 5.3).
4.7 Wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn
Produkt leczniczy Itovebi wywiera niewielki wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn, ponieważ podczas leczenia produktem leczniczym Itovebi zgłaszano zmęczenie.
4.8 Działania niepożądane
Podsumowanie profilu bezpieczeństwa
Najczęściej występującymi działaniami niepożądanymi u pacjentów otrzymujących produkt leczniczy Itovebi były: hiperglikemia (59,9%), zapalenie jamy ustnej (51,2%), biegunka (48,1%), małopłytkowość (48,1%), zmęczenie (37,7%), niedokrwistość (37%), nudności (27,8%), zmniejszenie apetytu (23,5%), wysypka (22,8%), ból głowy (21%), zmniejszenie masy ciała (17,3%), wymioty (14,8%) i zakażenie dróg moczowych (13%).
Najczęściej występującymi ciężkimi działaniami niepożądanymi zgłaszanymi u pacjentów otrzymujących produkt leczniczy Itovebi były: niedokrwistość (1,9%), biegunka (1,2%) i zakażenie dróg moczowych (1,2%).
Trwałe odstawienie produktu leczniczego Itovebi ze względu na działanie niepożądane miało miejsce u 3,1% pacjentów. Działaniami niepożądanymi prowadzącymi do trwałego odstawienia produktu leczniczego Itovebi były: hiperglikemia (1,2%), zapalenie jamy ustnej (0,6%), zwiększenie aktywności aminotransferazy alaninowej (AlAT) (0,6%) i zmniejszenie masy ciała (0,6%).
Tabelaryczny wykaz działań niepożądanych
Działania niepożądane zebrane na podstawie danych uzyskanych od 162 pacjentów z miejscowo zaawansowanym lub rozsianym rakiem piersi, którzy otrzymywali produkt leczniczy Itovebi w skojarzeniu z palbocyklibem i fulwestrantem w randomizowanym badaniu fazy III INAVO120 oraz na podstawie obserwacji po wprowadzeniu do obrotu, zostały wymienione według klasyfikacji układów i narządów MedDRA w Tabeli 6. Mediana czasu trwania terapii produktem leczniczym Itovebi w momencie analizy wyniosła 9,2 miesiąca (zakres: 0 do 38,8 miesiąca).
W obrębie każdej klasy układów i narządów działania niepożądane wymieniono według częstości występowania, zaczynając od występujących najczęściej. Kategorie częstości występowania poszczególnych działań niepożądanych podano według następującej konwencji: bardzo często (≥1/10), często (≥1/100 do <1/10), niezbyt często (≥1/1000 do <1/100), rzadko (≥1/10 000 do <1/1 000), bardzo rzadko (<1/10 000), nieznana (częstość nie może być określona na podstawie dostępnych danych). W obrębie każdej grupy o określonej częstości występowania, działania niepożądane wymieniono zgodnie ze zmniejszającym się nasileniem.
Tabela 6: Działania niepożądane obserwowane u pacjentów leczonych produktem leczniczym Itovebi
Klasyfikacja układów i narządów Działanie niepożądane | Itovebi + palbocyklib + fulwestrant N=162 | ||
Kategoria częstości występowania (wszystkie stopnie) | Wszystkie stopnie (%) | Stopień 3-4 (%) | |
| Zakażenia i zarażenia pasożytnicze | |||
| Zakażenie dróg moczowych | Bardzo często | 13 | 1,2* |
| Zaburzenia krwi i układu chłonnego | |||
| Małopłytkowość | Bardzo często | 48,1 | 14,2 |
| Niedokrwistość | Bardzo często | 37 | 6,2* |
| Zaburzenia metabolizmu i odżywiania | |||
| Hiperglikemiaa | Bardzo często | 59,9 | 5,6* |
| Zmniejszenie apetytu | Bardzo często | 23,5 | 0 |
| Hipokaliemia | Bardzo często | 16 | 2,5 |
| Hipokalcemia | Często | 8,6 | 1,2* |
| Kwasica ketonowa | Niezbyt częstob | – | – |
| Zaburzenia układu nerwowego | |||
| Ból głowy | Bardzo często | 21 | 0 |
| Zaburzenia oka | |||
| Zespół suchego oka | Często | 8,6 | 0 |
| Zaburzenia żołądka i jelit | |||
| Zapalenie jamy ustnejc | Bardzo często | 51,2 | 5,6* |
| Biegunka | Bardzo często | 48,1 | 3,7* |
| Nudności | Bardzo często | 27,8 | 0,6* |
| Ból brzucha | Bardzo często | 15,4 | 0,6* |
| Wymioty | Bardzo często | 14,8 | 0,6* |
| Zaburzenia smaku | Często | 8,6 | 0 |
| Niestrawność | Często | 8 | 0 |
| Zaburzenia skóry i tkanki podskórnej | |||
| Wysypkad | Bardzo często | 22,8 | 0 |
Klasyfikacja układów i narządów Działanie niepożądane | Itovebi + palbocyklib + fulwestrant N=162 | ||
Kategoria częstości występowania (wszystkie stopnie) | Wszystkie stopnie (%) | Stopień 3-4 (%) | |
| Łysienie | Bardzo często | 18,5 | 0 |
| Suchość skórye | Bardzo często | 13 | 0 |
| Zapalenie skóryf | Często | 2,5 | 0 |
| Zapalenie mieszków włosowych | Często | 1,2 | 0 |
| Zaburzenia ogólne i stany w miejscu podania | |||
| Uczucie zmęczenia | Bardzo często | 37,7 | 1,9* |
| Badania diagnostyczne | |||
Zwiększenie aktywności aminotransferazy alaninowej | Bardzo często | 17,3 | 3,7* |
| Zmniejszenie masy ciała | Bardzo często | 17,3 | 3,7* |
| Zwiększenie stężenia insuliny we krwi | Często | 6,2 | 0 |
Klasyfikacja stopni według CTCAE w wersji 5.0. * Nie zaobserwowano zdarzeń Stopnia 4. a W tym hiperglikemia, zwiększenie stężenia glukozy we krwi, przełom hiperglikemiczny, zwiększenie stężenia glikowanego białka w surowicy, upośledzenie tolerancji glukozy, cukrzyca, cukrzyca typu 2 i zwiększenie stężenia hemoglobiny glikowanej. b Działania niepożądane zgłaszane po wprowadzeniu produktu leczniczego do obrotu. Kategorię częstości oszacowano jako górną granicę przedziału ufności 95%, obliczonego na podstawie całkowitej liczby pacjentów poddanych ekspozycji na produkt leczniczy Itovebi w badaniach klinicznych. c W tym aftowe owrzodzenie, zapalenie języka, ból języka, owrzodzenie warg, owrzodzenie jamy ustnej, zapalenie błony śluzowej i zapalenie jamy ustnej. d W tym wysypka, wysypka rumieniowa, wysypka grudkowo-plamista, wysypka grudkowa, wysypka świądowa i wysypka krostkowa. e W tym suchość skóry, pęknięcia skóry, nadmierne rogowacenie skóry i skóra pergaminowa. f W tym zapalenie skóry, trądzikopodobne zapalenie skóry i pęcherzowe zapalenie skóry. | |||
Opis wybranych działań niepożądanych
Hiperglikemia
W badaniu INAVO120 hiperglikemię dowolnego stopnia zgłoszono u 59,9% pacjentów leczonych produktem leczniczym Itovebi w skojarzeniu z palbocyklibem i fulwestrantem; zdarzenia Stopnia 2. i
- 3. zgłoszono odpowiednio u 38,3% i 5,6% pacjentów (według CTCAE w wersji 5.0). Wśród pacjentów, u których wystąpiła hiperglikemia, częstość występowania nowych przypadków hiperglikemii była największa podczas pierwszych dwóch miesięcy leczenia, a mediana czasu do pojawienia się pierwszych objawów wyniosła 7 dni (zakres: 2 do 955 dni).
Spośród 97 pacjentów, którzy otrzymywali produkt leczniczy Itovebi w skojarzeniu z palbocyklibem i fulwestrantem i u których wystąpiła hiperglikemia, 74,2% (72/97) otrzymywało leki przeciwcukrzycowe, w tym inhibitory SGLT2, tiazolidynodiony i inhibitory DPP-4, w ramach profilaktyki lub leczenia hiperglikemii. Wszyscy pacjenci, którzy przyjmowali leki przeciwcukrzycowe otrzymywało metforminę w monoterapii lub w skojarzeniu z innymi lekami przeciwcukrzycowymi (tj. insuliną, inhibitorami DPP-4 i pochodnymi sulfonylomocznika); a 11,3% (11/97) otrzymywało insulinę (patrz punkt 4.4).
U pacjentów ze stężeniem glukozy na czczo >160 mg/dl (>8,9 mmol/l), u których nastąpiła poprawa stężenia glukozy we krwi na czczo o co najmniej jeden poziom (patrz Tabela 2) (n=52), mediana czasu do poprawy wyniosła 8 dni (zakres: 2 do 43 dni).
Hiperglikemia była przyczyną wstrzymania podawania produktu leczniczego Itovebi u 27,8% pacjentów, zmniejszenia dawki produktu leczniczego Itovebi u 2,5% pacjentów i trwałego zakończenia leczenia produktem leczniczym Itovebi u 1,2% pacjentów.
Zapalenie jamy ustnej
Zapalenie jamy ustnej zgłoszono u 51,2% pacjentów leczonych produktem leczniczym Itovebi w skojarzeniu z palbocyklibem i fulwestrantem; zdarzenia Stopnia 1. zgłoszono u 32,1% pacjentów, zdarzenia Stopnia 2. u 13,6% pacjentów, a zdarzenia Stopnia 3. u 5,6% pacjentów. Wśród pacjentów, u których wystąpiło zapalenie jamy ustnej, mediana czasu do pojawienia się pierwszych objawów wyniosła 13 dni (zakres: 1 do 610 dni).
Zapalenie jamy ustnej było przyczyną wstrzymania podawania produktu leczniczego Itovebi u 9,9% pacjentów, zmniejszenia dawki produktu leczniczego Itovebi u 3,7% pacjentów i trwałego zakończenia leczenia produktem leczniczym Itovebi u 0,6% pacjentów.
W leczeniu zapalenia jamy ustnej 24,1% pacjentów, którzy otrzymywali produkt leczniczy Itovebi w skojarzeniu z palbocyklibem i fulwestrantem, stosowało płyn do płukania jamy ustnej zawierający deksametazon (patrz punkt 4.4).
Biegunka
Biegunkę zgłoszono u 48,1% pacjentów leczonych produktem leczniczym Itovebi w skojarzeniu z palbocyklibem i fulwestrantem; zdarzenia Stopnia 1. zgłoszono u 27,8% pacjentów, zdarzenia Stopnia
- 2. u 16,7% pacjentów, a zdarzenia Stopnia 3. u 3,7% pacjentów. Wśród pacjentów, u których wystąpiła biegunka, mediana czasu do wystąpienia pierwszych objawów wyniosła 15 dni (zakres: 2 do 602 dni).
Biegunka prowadziła do wstrzymania podawania produktu leczniczego Itovebi u 6,8% pacjentów, do zmniejszenia dawki produktu leczniczego Itovebi u 1,2% pacjentów i nie doprowadziła do przerwania leczenia produktem leczniczym Itovebi u żadnego pacjenta.
W celu leczenia objawów leki przeciwbiegunkowe (np. loperamid) stosowano u 28,4% pacjentów, którzy otrzymywali produkt leczniczy Itovebi w skojarzeniu z palbocyklibem i fulwestrantem.
Pacjenci w podeszłym wieku
Analiza bezpieczeństwa stosowania produktu leczniczego Itovebi, porównująca pacjentów w wieku ≥65 lat (14,8%) z młodszymi pacjentami (85,2%), wskazuje na większą częstość modyfikacji dawki produktu leczniczego Itovebi lub przerywania leczenia (79,2% w porównaniu z 68,1%).
Zgłaszanie podejrzewanych działań niepożądanych
Po dopuszczeniu produktu do obrotu istotne jest zgłaszanie podejrzewanych działań niepożądanych. Umożliwia to nieprzerwane monitorowanie stosunku korzyści do ryzyka stosowania produktu leczniczego. Osoby należące do fachowego personelu medycznego powinny zgłaszać wszelkie podejrzewane działania niepożądane za pośrednictwem krajowego systemu zgłaszania wymienionego w załączniku V.
4.9 Przedawkowanie
Największa dawka produktu leczniczego Itovebi podana w badaniu INAVO120 wyniosła 18 mg u jednego pacjenta. To zdarzenie w postaci przypadkowego przedawkowania ustąpiło w ciągu jednej doby i nie wymagało leczenia ani nie prowadziło do modyfikacji dawki któregokolwiek z badanych leków.
Pacjenci, u których wystąpi przedawkowanie, wymagają ścisłego nadzoru i wdrożenia leczenia wspomagającego. Nie istnieje znane antidotum dla produktu leczniczego Itovebi.
5. WŁAŚCIWOŚCI FARMAKOLOGICZNE
5.1 Właściwości farmakodynamiczne
Grupa farmakoterapeutyczna: leki przeciwnowotworowe, inhibitory PI3K, kod ATC: L01EM06
Mechanizm działania
Inawolisyb jest inhibitorem izoformy alfa katalitycznej podjednostki kinazy-3 4,5-bisfosforanu fosfatydyloinozytolu (ang. phosphatidylinositol-4,5-bisphosphate 3-kinase, PI3K) białka (p110α; kodowanego przez gen PIK3CA). Ponadto inawolisyb przyspiesza degradację zmutowanego białka p110α (mutant degrader). Szlak sygnałowy PI3K jest często rozregulowany w HR-dodatnim raku piersi, często z powodu aktywujących mutacji PIK3CA. Dzięki podwójnemu mechanizmowi działania inawolisyb hamuje aktywność dalszych celów szlaku PI3K, w tym AKT, co prowadzi do zmniejszenia proliferacji komórkowej i indukcji apoptozy w liniach komórkowych raka piersi z mutacją PIK3CA.
Skuteczność kliniczna i bezpieczeństwo stosowania
Miejscowo zaawansowany lub rozsiany rak piersi
Na podstawie danych z badania INAVO120 pacjentów w tym wskazaniu zdefiniowano jako pacjentów z opornością na leczenie hormonalne (wznowa choroby w trakcie lub w ciągu 12 miesięcy od zakończenia hormonoterapii adjuwantowej), którzy nie byli wcześniej leczeni z powodu choroby miejscowo zaawansowanej lub rozsianej.
Badanie INAVO120
Skuteczność produktu leczniczego Itovebi w skojarzeniu z palbocyklibem i fulwestrantem oceniano w randomizowanym badaniu fazy III prowadzonym metodą podwójnie ślepej próby z grupą kontrolną otrzymującą placebo z udziałem dorosłych pacjentów z HR-dodatnim, HER2-ujemnym miejscowo zaawansowanym lub rozsianym rakiem piersi z mutacją w genie PIK3CA, u których doszło do progresji choroby w trakcie lub w ciągu 12 miesięcy od zakończenia adjuwantowego leczenia hormonalnego (rak oporny na leczenie hormonalne) i którzy nie otrzymywali wcześniej leczenia systemowego z powodu choroby miejscowo zaawansowanej lub rozsianej. Do badania włączono pacjentów, którzy otrzymali wcześniej (neo)adjuwantową terapię hormonalną, w tym inhibitor CDK4/6, jeśli progresja wystąpiła >12 miesięcy od zakończenia (neo)adjuwantowej terapii inhibitorem CDK4/6 i u których stężenie HbA1C wynosiło <6%, a stężenie glukozy na czczo wynosiło <126 mg/dl. Z badania wykluczono pacjentów z cukrzycą typu 1 lub cukrzycą typu 2 wymagających stałego leczenia przeciwcukrzycowego w momencie rozpoczęcia leczenia w ramach badania, pacjentów którzy byli wcześniej leczeni fulwestrantem (z wyjątkiem terapii neoadjuwantowej trwającej ≤6 miesięcy) oraz pacjentów ze stwierdzonymi i nieleczonymi lub aktywnymi przerzutami do OUN (z progresją choroby lub wymagających stosowania leków przeciwdrgawkowych lub kortykosteroidów w celu kontroli objawów).
Status mutacji PIK3CA określono prospektywnie za pomocą badań krążącego DNA guza (ctDNA) w próbce osocza przy użyciu metody sekwencjonowania nowej generacji (NGS) (test FoundationOne® Liquid CDx lub PredicineCARETM) wykonywanej w laboratorium centralnym (87,4%) lub w laboratoriach lokalnych (12,6%) przy użyciu różnych zwalidowanych metod łańcuchowej reakcji polimerazy (PCR) lub NGS na tkance guza lub w osoczu. Do badania kwalifikowali się pacjenci z następującymi mutacjami PIK3CA we wskazanych pozycjach aminokwasów: H1047D/I/L/N/P/Q/R/T/Y, G1049A/C/D/R/S, E545A/D/G/K/L/Q/R/V, E453A/D/G/K/Q/V, E542A/D/G/K/Q/R/V, K111N/R/E, Q546E/H/K/L/P/R, G106A/D/R/S/V, N345D/H/I/K/S/T/Y, G118D, C420R, R88Q i M1043I/T/V. W każdej z włączonych od pacjentów próbek zidentyfikowano co najmniej jedną kwalifikującą się mutację PIK3CA w co najmniej jednej z tych pozycji aminokwasowych.
Na podstawie oznaczenia w laboratorium centralnym testem FoundationOne® Liquid CDx, najczęstszymi zmianami PIK3CA były krótkie warianty przy aminokwasach H1047 (n=115, 42,6%), E545 (n=58, 21,5%) i E542 (n=39, 14,4%). W próbkach u 25 pacjentów stwierdzono więcej niż jedną zmianę PIK3CA (tj. liczne mutacje PIK3CA), a u 33 - mniej powszechne zmiany PIK3CA.
Łącznie 325 pacjentów zostało losowo przydzielonych w stosunku 1:1 do dwóch ramion, w których pacjenci otrzymywali doustnie, raz na dobę produkt leczniczy Itovebi w dawce 9 mg (n=161) lub placebo (n=164), w skojarzeniu z palbocyklibem i fulwestrantem, do czasu progresji choroby lub wystąpienia nieakceptowalnej toksyczności. Ponadto, kobiety w wieku przed- i okołomenopauzalnym oraz mężczyźni otrzymywali agonistę LHRH przez cały okres leczenia. Randomizacja była stratyfikowana w zależności od obecności choroby trzewnej (tak lub nie), oporności na leczenie hormonalne (pierwotnej lub wtórnej) i regionu geograficznego (Ameryka Północna/Europa Zachodnia, Azja, inny).
Wyjściowe dane demograficzne i charakterystyka choroby były następujące: mediana wieku 54 lata (zakres: 27 do 79 lat, 18,2% było w wieku ≥65 lat); 98,2% kobiet; 38,2% w okresie przed lub okołomenopauzalnym; 58,8% rasy białej, 38,2% rasy azjatyckiej, 2,5% rasy nieznanej, 0,6% rasy czarnej lub Afroamerykańskiej; 6,2% pochodzenia hiszpańskiego lub latynoskiego; oraz stan sprawności według Eastern Cooperative Oncology Group (ECOG) wynoszący 0 (63,4%) lub 1 (36,3%). Lekami najczęściej stosowanymi jako hormonoterapia adjuwantowa były tamoksyfen (56,9%) i inhibitory aromatazy (50,2%). Trzech (0,9%) pacjentów otrzymywało wcześniej leczenie inhibitorem CDK4/6. Dane demograficzne i wyjściowa charakterystyka choroby były zrównoważone i porównywalne między ramionami badania.
Pierwszorzędowym punktem końcowym oceny skuteczności był czas przeżycia wolny od progresji choroby (ang. progression-free survival, PFS) w ocenie badacza według kryteriów oceny odpowiedzi w guzach litych (ang. Response Evaluation Criteria in Solid Tumours, RECIST) w wersji 1.1. Drugorzędowe punkty końcowe dotyczące skuteczności obejmowały przeżycie całkowite (ang. overall survival, OS), odsetek odpowiedzi obiektywnych (ang. objective response rate, ORR), najlepszą odpowiedź całkowitą (ang. best overall response, BOR), wskaźnik korzyści klinicznych (ang. clinical benefit rate, CBR), czas trwania odpowiedzi (ang. duration of response, DOR) i czas do potwierdzonego pogorszenia (ang. time to confirmed deterioration, TTCD) bólu, funkcjonowania fizycznego, funkcjonowania w roli społecznej i ogólnego stanu zdrowia/jakości życia związanej ze stanem zdrowia (HRQoL).
Wyniki dotyczące skuteczności podsumowano w Tabeli 7, na Rycinie 1 oraz na Rycinie 2. Wyniki dotyczące PFS w ocenie badacza zostały potwierdzone przez spójne wyniki uzyskane w ramach niezależnej oceny centralnej bez znajomości przydzielonego leczenia (BICR).
Tabela 7: Wyniki dotyczące skuteczności u pacjentów z miejscowo zaawansowanym lub rozsianym rakiem piersi w badaniu INAVO120
| Punkt końcowy oceny skuteczności | Itovebi + palbocyklib + fulwestrant N=161 | Placebo + palbocyklib + fulwestrant N=164 |
| Czas przeżycia bez progresji choroby w ocenie badaczaa | ||
| Pacjenci ze zdarzeniem, n (%) | 82 (50,9) | 113 (68,9) |
| Mediana, miesiące (95% CI) | 15 (11,3; 20,5) | 7,3 (5,6; 9,3) |
| Współczynnik ryzyka (95% CI) | 0,43 (0,32; 0,59) | |
| Wartość p | <0,0001 | |
| Przeżycie całkowiteb,c | ||
| Pacjenci ze zdarzeniem, n (%) | 72 (44,7) | 82 (50) |
| Mediana, miesiące (95% CI) | 34 (28,4; 44,8) | 27 (22,8; 38,7) |
| Współczynnik ryzyka (95% CI) | 0,67 (0,48; 0,94) | |
| Wartość p | 0,0190 | |
| Odsetek obiektywnych odpowiedzib,d | ||
| Pacjenci z CR lub PR, n (%) | 101 (62,7) | 46 (28) |
| 95% CI | (54,8; 70,2) | (21,3; 35,6) |
| Wartość p | <0,0001 | |
| Czas trwania odpowiedzib | ||
| Mediana DOR, miesiące (95% CI) | 19,2 (14,7; 28,3) | 11,1 (8,5; 20,2) |
CI = przedział ufności; CR = odpowiedź całkowita; PR = odpowiedź częściowa a Według kryteriów RECIST w wersji 1.1. Na podstawie analizy pierwotnej (data odcięcia danych klinicznych: 29 września 2023). b Na podstawie analizy końcowej całkowitego przeżycia (data odcięcia danych klinicznych: 15 listopada 2024) c Za wstępnie ustaloną granicę istotności statystycznej przyjęto wartość p <0,0469. d Według kryteriów RECIST w wersji 1.1. ORR definiuje się jako odsetek pacjentów z CR lub PR przy dwóch kolejnych okazjach w odstępie ≥4 tygodni, zgodnie z oceną badacza. | ||
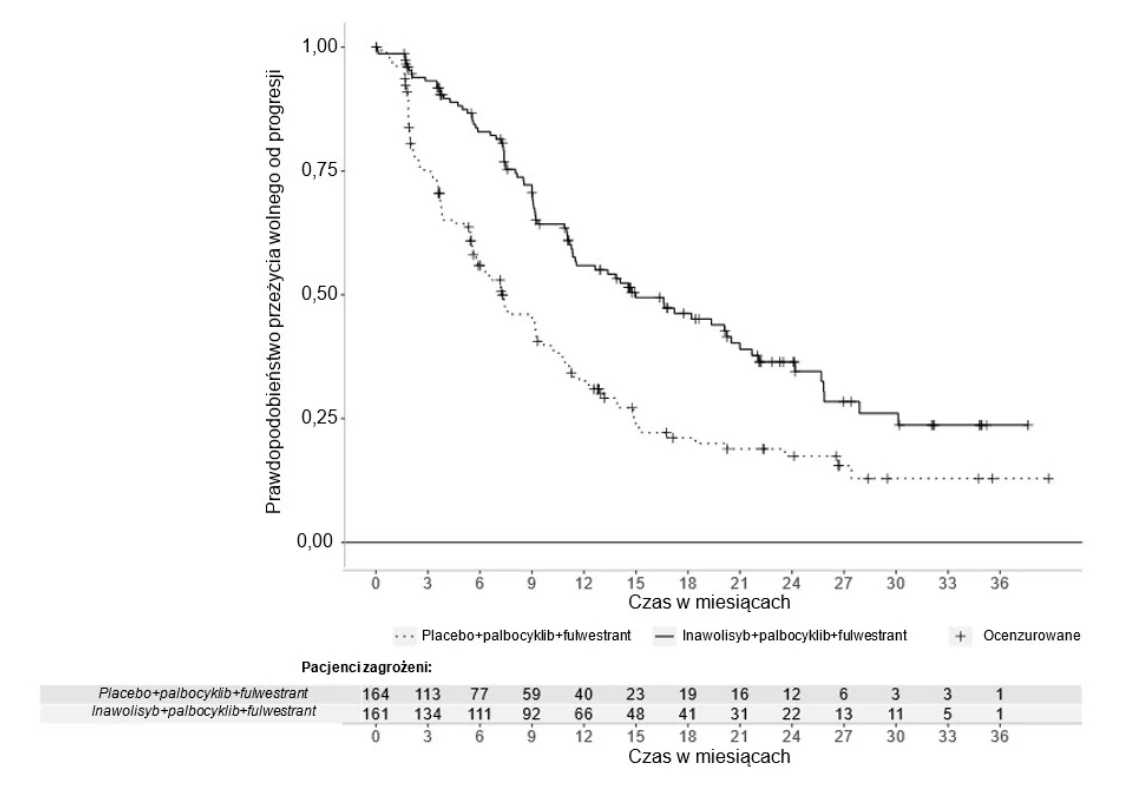 Rycina 1: Czas przeżycia wolnego od progresji choroby w ocenie badacza u pacjentów z
miejscowo zaawansowanym lub rozsianym rakiem piersi w badaniu INAVO120
Rycina 1 Przeżycie całkowite u pacjentów z miejscowo zaawansowanym lub rozsianym rakiem piersi w badaniu INAVO120
Dzieci i młodzież
Europejska Agencja Leków uchyliła obowiązek dołączania wyników badań produktu leczniczego Itovebi we wszystkich podgrupach populacji dzieci i młodzieży w raku piersi (stosowanie u dzieci i młodzieży, patrz punkt 4.2).
5.2 Właściwości farmakokinetyczne
Farmakokinetykę inawolisybu oceniano u zdrowych ochotników oraz u pacjentów z guzami litymi, w tym z rakiem piersi, z mutacją PIK3CA w stadium miejscowo zaawansowanym lub rozsianym, w 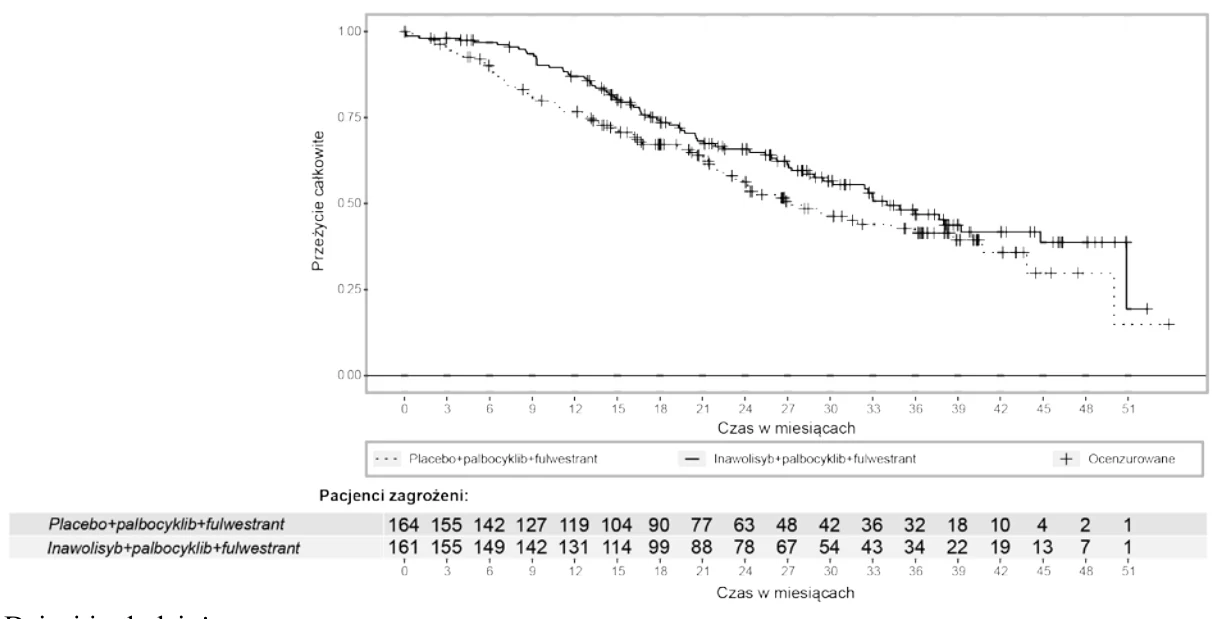 schemacie dawkowania doustnego w zakresie od 6 mg do 12 mg na dobę oraz u zdrowych ochotników w pojedynczej dawce 9 mg.
Farmakokinetykę inawolisybu przedstawiono jako średnią geometryczną (geometryczny współczynnik zmienności [geo CV]%) po podaniu zalecanej dawki, o ile nie określono inaczej. Na podstawie analizy farmakokinetyki populacyjnej stwierdzono, że AUC inawolisybu w stanie stacjonarnym wyniosło 1019 h*ng/ml (29%), a Cmax wyniosło 67 ng/ml (28%). Przewiduje się, że stężenie w stanie stacjonarnym zostanie osiągnięte do 5 dnia.
Przy podawaniu dawki 9 mg raz na dobę średnia geometryczna współczynnika kumulacji wyniosła w przybliżeniu 2-krotność.
Wchłanianie
Mediana czasu do osiągnięcia maksymalnego stężenia w osoczu (Tmax) wyniosła 3 godziny (zakres: 0,5 do 4 godzin) w stanie stacjonarnym przy podawaniu inawolisybu na czczo w dawce 9 mg na dobę.
Bezwzględna biodostępność inawolisybu po podaniu doustnym wyniosła 76%.
Wpływ pokarmu
Nie obserwowano klinicznie istotnego wpływu pokarmu na ekspozycję na inawolisyb. Stosunek średnich geometrycznych (ang. geometric mean ratio, GMR) (90% CI) dla AUC0-24, porównujący przyjmowanie leku po posiłku ze stanem na czczo, wynosił 0,895 (0,737-1,09) po podaniu dawki pojedynczej oraz 0,876 (0,701-1,09) w stanie stacjonarnym. Wartość GMR (90% CI) dla Cmax przy porównaniu stanu po posiłku ze stanem na czczo wyniosła 0,925 (0,748-1,14) po podaniu pojedynczej dawki i 0,910 (0,712-1,16) w stanie stacjonarnym.
Dystrybucja
Stopień wiązania inawolisybu z białkami osocza u ludzi wynosi 37% i nie wydaje się być zależny od stężenia w badanym zakresie stężeń (0,1-10 μM). U ludzi szacowana objętość dystrybucji po podaniu doustnym w stanie stacjonarnym wynosi 155 l (26%) na podstawie analizy farmakokinetyki populacyjnej.
Metabolizm
Po doustnym podaniu pojedynczej dawki 9 mg inawolisybu znakowanego radioaktywnie osobom zdrowym, lek macierzysty był związkiem o największym stężeniu w osoczu i moczu. Głównym szlakiem metabolicznym była hydroliza. Nie zidentyfikowano specyficznych enzymów hydrolitycznych biorących udział w metabolizmie inawolisybu.
Eliminacja
Po doustnym podaniu zdrowym ochotnikom pojedynczej znakowanej radioaktywnie dawki 9 mg inawolisybu, 48,5% podanej dawki zostało wykryte w moczu (40,4% w postaci niezmienionej), a 48% w kale (10,8% w postaci niezmienionej).
W badaniach klinicznych, na podstawie analizy farmakokinetyki populacyjnej, średnia geometryczna poszczególnych szacunkowych wartości okresu półtrwania w fazie eliminacji inawolisybu wyniosła 15 godzin (24%) po podaniu pojedynczej dawki 9 mg. Szacowany całkowity klirens inawolisybu wynosi 8,8 l/h (29%).
Liniowość lub nieliniowość
Ograniczone dane sugerują proporcjonalność dawki w zakresie badanych dawek (6 do 12 mg) dla Cmax i AUC0-24 po podaniu pojedynczej dawki oraz AUC0-24 w stanie stacjonarnym; jednakże w przypadku Cmax w stanie stacjonarnym dane sugerują nieproporcjonalność.
Interakcje lekowe
Wyniki badań klinicznych wykazały, że główne metabolity inawolisybu nie są metabolizowane przez enzymy CYP, co sugeruje niewielkie prawdopodobieństwo wystąpienia klinicznie istotnych interakcji między inawolisybem a inhibitorami lub induktorami CYP. Ponadto wyniki badań in vitro wykazały, że inawolisyb nie hamuje enzymów CYP1A2, CYP2B6, CYP2C8, CYP2C9, CYP2C19 ani CYP2D6.
Badania in vitro wykazały, że inawolisyb nie wydaje się wykazywać potencjału do hamowania żadnego z badanych istotnych transporterów leków. Ponadto w warunkach in vitro inawolisyb jest substratem glikoproteiny P (P-gp) i białka oporności raka piersi (ang. breast cancer resistance protein, BCRP). Jednak na podstawie ogólnej charakterystyki farmakokinetycznej inawolisybu nie oczekuje się, aby inhibitory lub induktory P-gp i (lub) BCRP powodowały klinicznie istotne interakcje z inawolisybem.
Szczególne grupy pacjentów
Pacjenci w podeszłym wieku
Na podstawie populacyjnej analizy farmakokinetycznej nie stwierdzono klinicznie istotnych różnic w farmakokinetyce inawolisybu między pacjentami w wieku 65 lat i starszymi, a pacjentami w wieku poniżej 65 lat. Spośród 162 pacjentów, którzy otrzymywali produkt leczniczy Itovebi w badaniu INAVO120, 24 pacjentów było w wieku ≥65 lat.
Zaburzenia czynności nerek
Analizy farmakokinetyki populacyjnej wykazały, że łagodne zaburzenia czynności nerek nie stanowią klinicznie istotnej współzmiennej w odniesieniu do ekspozycji na inawolisyb. Farmakokinetyka inawolisybu u pacjentów z łagodnymi zaburzeniami czynności nerek (eGFR 60 do <90 ml/min) była podobna do farmakokinetyki u pacjentów z prawidłową czynnością nerek. Wartości AUC oraz Cmax inawolisybu były odpowiednio o 73% i 11% większe u pacjentów z umiarkowanymi zaburzeniami czynności nerek (eGFR od 30 do <60 ml/min) oraz o 123% i 33% większe u pacjentów z ciężkimi zaburzeniami czynności nerek (eGFR <30 ml/min) w porównaniu z pacjentami z prawidłową czynnością nerek (eGFR ≥90 ml/min).
Zaburzenia czynności wątroby
Analizy farmakokinetyki populacyjnej wykazały, że łagodne zaburzenia czynności wątroby nie są klinicznie istotną współzmienną w odniesieniu do ekspozycji na inawolisyb. Farmakokinetyka inawolisybu u pacjentów z łagodnymi zaburzeniami czynności wątroby (stężenie bilirubiny całkowitej >GGN do ≤1,5 × GGN lub AspAT >GGN oraz stężenie bilirubiny całkowitej ≤GGN) była podobna do farmakokinetyki u pacjentów z prawidłową czynnością wątroby. Nie badano wpływu umiarkowanych ani ciężkich zaburzeń czynności wątroby na farmakokinetykę inawolisybu.
5.3 Przedkliniczne dane o bezpieczeństwie
Genotoksyczność
Inawolisyb nie wykazywał działania mutagennego w teście mutagenezy bakteryjnej.
Inawolisyb wykazywał działanie klastogenne w warunkach in vitro; jednak nie wykazano genotoksyczności indukowanej inawolisybem w warunkach in vivo (klastogenność, aneugeniczność lub uszkodzenie DNA) w teście mikrojądrowym i kometowym u szczurów w dawkach do maksymalnej dawki tolerowanej (MTD) wynoszącej 16-krotność ekspozycji przy dawce klinicznej wynoszącej 9 mg.
Rakotwórczość
Nie przeprowadzono badań rakotwórczości inawolisybu.
Toksyczny wpływ na rozwój potomstwa
W badaniu rozwoju zarodka i płodu prowadzonym na szczurach rasy Sprague-Dawley zidentyfikowano zależny od dawki inawolisybu wpływ na rozwój zarodka i płodu, który obejmował zmniejszenie masy ciała płodu i masy łożyska, wpływ na wskaźnik utraty zarodka po zagnieżdżeniu, niższą żywotność płodu i teratogenność (wady zewnętrzne, wady rozwojowe narządów trzewnych i szkieletu płodu), przy czym ekspozycja matki przy NOAEL była 0,2 razy większa niż ekspozycja przy dawce klinicznej 9 mg.
Płodność
Nie przeprowadzono badań dotyczących wpływu inawolisybu na płodność.
U samców szczurów zaobserwowano zależny od dawki zanik stercza i pęcherzyków nasiennych oraz zmniejszenie masy narządów bez mikroskopowej korelacji w najądrzu i jądrach (przy ekspozycji ≥ΝΟΑΕL 0,4 razy większej od ekspozycji klinicznej przy dawce klinicznej 9 mg). Zmiany te były odwracalne. U samców psów po 4 tygodniach podawania (przy ekspozycji ≥2 razy większej niż ekspozycja przy dawce klinicznej 9 mg) obserwowano ogniskowe zagęszczenie zawartości kanalików nasiennych i obecność wielojądrzastych spermatyd w jądrach oraz zwyrodnienie lub martwicę nabłonka najądrza. Po 3 miesiącach podawania leku w dawce do 1,2 razy większej od ekspozycji przy dawce klinicznej 9 mg zaobserwowano odwracalne zmniejszenie całkowitej liczby plemników przy poziomie ekspozycji, przy którym nie obserwuje się żadnych działań niepożądanych (NOAEL, ang. no observed adverse effect level) 0,4 razy większym od ekspozycji przy dawce klinicznej 9 mg, jednakże nie stwierdzono związanych z inawolisybem zmian mikroskopowych w jądrach ani najądrzach, ani wpływu na stężenie, ruchliwość lub morfologię plemników.
U samic szczurów obserwowano minimalny lub łagodny zanik macicy i pochwy, zmniejszenie liczby pęcherzyków jajnikowych oraz obserwacje wskazujące na przerwanie lub zmianę cyklu rujowego (przy ekspozycji ≥1,2 raza większej od ekspozycji przy dawce klinicznej 9 mg), przy NOAEL 0,5 razy większym od ekspozycji przy dawce klinicznej 9 mg. Obserwacji tych nie stwierdzono po okresie rekonwalescencji w 4-tygodniowym badaniu toksyczności. Nie oceniano rekonwalescencji w 3-miesięcznym badaniu na szczurach.
Inne
Działania niepożądane, których nie obserwowano w badaniach klinicznych, a które występowały u zwierząt przy poziomach ekspozycji podobnych do ekspozycji klinicznej i które mogą mieć znaczenie w praktyce klinicznej, obejmowały stan zapalny u psów oraz zwyrodnienie soczewki oka u szczurów. Stan zapalny jest zgodny z przewidywanymi efektami farmakologicznymi hamowania PI3K, był zasadniczo zależny od dawki i odwracalny. Minimalne zwyrodnienie włókien soczewki obserwowane u niektórych szczurów (przy ekspozycji ≥3,6 raza większej od ekspozycji po podaniu dawki klinicznej 9 mg) uznano za nieodwracalne.
6. DANE FARMACEUTYCZNE
6.1 Wykaz substancji pomocniczych
Itovebi 3 mg i 9 mg rdzeń tabletki
Laktoza jednowodna
Magnezu stearynian (E 470b)
Celuloza mikrokrystaliczna (E 460)
Glikolan sodowy skrobi
Itovebi 3 mg otoczka tabletki
Alkohol poliwinylowy, częściowo hydrolizowany Tytanu dwutlenek (E 171)
Makrogol
Talk (E 553b)
Żelaza tlenek czerwony (E 172)
Itovebi 9 mg otoczka tabletki
Alkohol poliwinylowy, częściowo hydrolizowany Tytanu dwutlenek (E 171)
Makrogol
Talk (E 553b)
Żelaza tlenek czerwony (E 172)
Żelaza tlenek żółty (E 172)
6.2 Niezgodności farmaceutyczne
Nie dotyczy.
6.3 Okres ważności
3 lata
6.4 Specjalne środki ostrożności podczas przechowywania
Brak specjalnych zaleceń dotyczących temperatury przechowywania produktu leczniczego. Przechowywać w oryginalnym opakowaniu w celu ochrony przed wilgocią.
6.5 Rodzaj i zawartość opakowania
Blistry perforowane Alu/Alu (aluminium/aluminium) podzielne na dawki pojedyncze w pudełkach tekturowych zawierających 28 × 1 tabletek powlekanych.
6.6 Specjalne środki ostrożności dotyczące usuwania
Wszelkie niewykorzystane resztki produktu lub jego odpady należy usunąć zgodnie z lokalnymi przepisami.
7. PODMIOT ODPOWIEDZIALNY POSIADAJĄCY POZWOLENIE NA DOPUSZCZENIE DO OBROTU
Roche Registration GmbH
Emil-Barell-Strasse 1
79639 Grenzach-Wyhlen
Niemcy
8. NUMERY POZWOLEŃ NA DOPUSZCZENIE DO OBROTU
EU/1/25/1942/001
EU/1/25/1942/002
9. DATA WYDANIA PIERWSZEGO POZWOLENIA NA DOPUSZCZENIE DO OBROTU
I DATA PRZEDŁUŻENIA POZWOLENIA
Data wydania pierwszego pozwolenia na dopuszczenie do obrotu: 18 lipca 2025
10. DATA ZATWIERDZENIA LUB CZĘŚCIOWEJ ZMIANY TEKSTU
CHARAKTERYSTYKI PRODUKTU LECZNICZEGO
Szczegółowe informacje o tym produkcie leczniczym są dostępne na stronie internetowej Europejskiej Agencji Leków https://www.ema.europa.eu.
Więcej informacji o leku Itovebi