


Ulotka dla pacjenta - Idelvion
1. Co to jest lek IDELVION i w jakim celu się go stosuje
Co to jest lek IDELVION?
IDELVION jest lekiem stosowanym w leczeniu hemofilii, zastępujacym naturalny czynnik krzepnięciaIX. Substancją czynną leku IDELVION jest albutrepenonakog alfa (rekombinowane białko fuzyjne wiążące ludzki IX czynnik krzepnięcia z albuminą (rIX-FP)).
Czynnik IX bierze udział w procesie krzepnięcia krwi. Pacjenci z hemofilią B mają niedobór tego czynnika, co oznacza, że ich krew nie krzepnie tak szybko jak powinna, co powoduje zwiększoną skłonność do krwawień. Działanie leku IDELVION polega na uzupełnieniu czynnika IX u pacjentów z hemofilią B, aby umożliwić krzepnięcie krwi.
W jakim celu stosuje się lek IDELVION
IDELVION jest stosowany w celu prewencji lub zatrzymywania krwawienia spowodowanego niewystarczającą ilością czynnika IX u wszystkich grup wiekowych pacjentów z hemofilią B (nazywaną również wrodzonym niedoborem czynnikiem IX lub chorobą Christmasa).
2. Informacje ważne przed zastosowaniem leku IDELVION
Kiedy nie stosować leku IDELVION
- jeśli pacjent ma uczulenie na substancję czynną (albutrepenonakog alfa) lub którykolwiek z pozostałych składników tego leku (wymienionych w punkcie 6).
- jeśli pacjent ma uczulenie na białka chomika.
Ostrzeżenia i środki ostrożności
Zdecydowanie zaleca się, aby po każdym użyciu IDELVION zanotować nazwę i numer serii podanego produktu, tak aby umożliwić identyfikację zastosowanego produktu i numeru jego serii.
Przed rozpoczęciem stosowania IDELVION należy omówić to z lekarzem, farmaceutą lub pielęgniarką.
Możliwe jest wystąpienie reakcji alergicznych (nadwrażliwości). Produkt zawiera śladowe ilości białek chomika (patrz również „Kiedy nie stosować leku IDELVION”. W przypadku wystąpienia objawów reakcji alergicznych należy natychmiast przerwać stosowanie produktu i skontaktować się z lekarzem lub właściwym dla pacjenta ośrodkiem leczenia.
Lekarz powinien poinformować pacjenta o wczesnych objawach reakcji nadwrażliwości, takich jak pokrzywka, uogólniona wysypka, ucisk w klatce piersiowej, świszczący oddech, niskie ciśnienie krwi (niedociśnienie) i anafilaksja (ciężka reakcja alergiczna, która powoduje poważne problemy z oddychaniem lub zawroty głowy).
- Ze względu na ryzyko wystąpienia reakcji alergicznych na czynnik IX, rozpoczęcie podawania czynnika IX powinno się odbywać pod nadzorem medycznym, w warunkach umożliwiających odpowiednie leczenie reakcji alergicznych.
- Tworzenie inhibitorów (przeciwciał neutralizujących) jest znanym powikłaniem, które było obserwowane podczas leczenia produktem leczniczym IDELVION. Inhibitory powodują zmniejszenie skuteczności produktu IDELVION. W przypadku, gdy krwawienie nie jest kontrolowane za pomocą IDELVION, należy natychmiast skontaktować się z lekarzem. Wytwarzanie inhibitorów u pacjenta powinno być regularnie monitorowane. • Jeśli u pacjenta wystepuje choroba wątroby lub serca lub jeśli pacjent niedawno przebył duży zabieg chirurgiczny, należy poinformować o tym lekarza, ponieważ istnieje zwiększone ryzyko powikłań krzepnięcia krwi.
- Jeżeli przy podawaniu leku IDELVION konieczne jest użycie kaniuli do cewnikowania żył centralnych, należy rozważyć ryzyko związane z ich stosowaniem, takie jak miejscowe zakażenie, występowanie bakterii we krwi (bakteriemia) oraz utworzenie skrzepu w naczyniu krwionośnym ( zakrzepica) w miejscu umieszczenia cewnika.
Lek IDELVION a inne leki
- Należy powiedzieć lekarzowi lub farmaceucie o wszystkich lekach przyjmowanych przez pacjenta obecnie lub ostatnio, a także o lekach, które pacjent planuje przyjmować.
Ciąża i karmienie piersią
- Jeśli pacjentka jest w ciąży lub karmi piersią, przypuszcza że może być w ciąży lub gdy planuje mieć dziecko, powinna poradzić się lekarza lub farmaceuty przed zastosowaniem tego leku. • W czasie ciąży i w okresie karmienia piersią IDELVION należy podawać wyłącznie w przypadku wyraźnych wskazań.
Prowadzenie pojazdów i obsługiwanie maszyn
IDELVION nie ma wpływu na zdolność prowadzenia pojazdów i obsługiwania maszyn.
Lek IDELVION zawiera sód
Ten lek zawiera do 8,6 mg sodu (głównego składnika soli kuchennej) w każdej fiolce. Odpowiada to 0,4 % maksymalnego zalecanego dziennego spożycia sodu dla osoby dorosłej.
Lek IDELVION zawiera Polisorbat 80
Ten lek zawiera 0,15 mg polisorbatu 80 w fiolce o mocy 250 j.m., 0,3 mg polisorbatu 80 w fiolce o mocy 500 j.m., 0,6 mg polisorbatu 80 w fiolce o mocy 1000 j.m. i 1,2 mg polisorbatu 80 w fiolce o mocy 2000 j.m. i 3500 j.m. Polisorbaty mogą powodować reakcje alergiczne. Należy poinformować lekarza, jeśli u pacjenta lub u jego dziecka występują znane reakcje alergiczne.
3. Jak stosować lek IDELVION
Leczenie powinno być rozpoczęte i prowadzone pod nadzorem lekarza doświadczonego w terapii zaburzeń krzepnięcia krwi.
Ten lek należy zawsze stosować zgodnie z zaleceniami lekarza. W razie wątpliwości należy zwrócić się do lekarza.
Lekarz obliczy potrzebna dawkę leku IDELVION. Podana ilość leku IDELVION oraz czas trwania leczenia zależy od:
- zaawansowania choroby
- miejsca i intensywności krwawienia
- stanu klinicznego pacjenta i odpowiedzi na leczenie
- masy ciała
IDELVION podaje się we wstrzyknięciu do żyły (dożylnie, iv.), po rozpuszczeniu proszku przez lekarza lub pielęgniarkę w dostarczonym rozpuszczalniku. Pacjent lub inna osoba również może podawać IDELVION jako zastrzyk dożylny, ale tylko po odpowiednim przeszkoleniu.
Zastosowanie większej niż zalecana dawki IDELVION
Po wstrzyknięciu większej ilości IDELVION niż zalecana przez lekarza, należy się z nim natychmiast skontaktować.
Przerwanie stosowania IDELVION
Nie należy przerywać leczenia lekiem IDELVION bez konsultacji z lekarzem.
Rekonstytucja i sposób podawania
Informacje ogólne
- Proszek należy wymieszać z rozpuszczalnikiem (płynem) i pobrać z fiolki, zachowując sterylność leku (bez zarazków). Lekarz pokaże, jak należy przygotować roztwór i jak prawidłowo pobrać roztwór z fiolki.
- Leku IDELVION nie wolno mieszać z innymi lekami lub rozpuszczalnikami, oprócz wymienionych w punkcie 6.
- Roztwór powinien być przezroczysty lub lekko opalizujący, o zabarwieniu żółtym do bezbarwnego, tj. może połyskiwać, gdy jest obserwowany pod światło, ale nie może zawierać wyraźnych cząstek. Przed podaniem roztwór należy obejrzeć po przefiltrowaniu / wprowadzeniu do strzykawki (patrz niżej). Nie używać roztworu, który jest mętny lub zawiera kłaczki lub cząstki.
- Wszelkie niewykorzystane resztki produktu leczniczego lub jego odpady należy usunąć zgodnie z lokalnymi przepisami.
Rekonstytucja
Doprowadzić fiolki z produktem IDELVION i rozpuszczalnikiem do temperatury pokojowej lub do temperatury ciała, bez ich otwierania. Może to być wykonane poprzez pozostawienie fiolek w temperaturze pokojowej na około godzinę lub przez ogrzanie ich w rękach przez kilka minut. NIE wystawiać fiolek na bezpośrednie działanie gorąca. Fiolki nie powinny być ogrzewane powyżej temperatury ciała (370C).
Ostrożnie usunąć wieczka zabezpieczające z fiolek i przetrzeć gumowe korki wacikiem nasączonym alkoholem. Pozwolić by fiolki wyschły przed otwarciem opakowania Mix2Vial (zawierające system do transferu z filtrem) ), a następnie postępować zgodnie z poniższymi instrukcjami.
| 1 |
|
| 2 |
|
| 3 |
|
| 4 |
z rozpuszczalnikiem i dołączonym do niej zestawem Mix2Vial i naciskając końcówkę przezroczystego łącznika pionowo w dół przebić korek fiolki z IDELVION. Rozpuszczalnik samoczynnie spłynie do fiolki z IDELVION. |
| 5 |
|
| 6 |
|
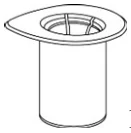
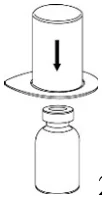
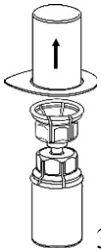
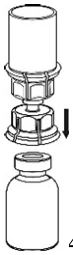
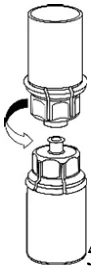
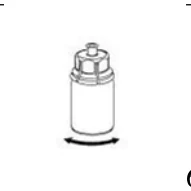
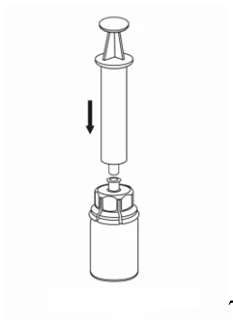
7
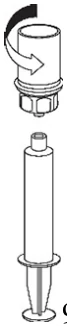
- 7. Nabrać powietrza do pustej, jałowej strzykawki. Utrzymując fiolkę z IDELVION w pozycji pionowej, przyłączyć strzykawkę do połączenia Luer Lock zestawu Mix2Vial, przekręcając zgodnie z ruchem wskazówek zegara.
Wstrzyknąć powietrze do fiolki z IDELVION.
Pobieranie i sposób podawania
| 8 |
|
| 9 |
|
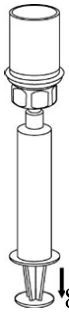
 Założyć wkłucie dożylne używając załączonego zestawu do wkłuć dożylnych. Pozwolić by krew wpłynęła do końca rurki. Połączyć strzykawkę z gwintowaną, zamykającą końcówką zestawu do wkłuć dożylnych. Wstrzyknąć rekonstytuowany roztwór powoli dożylnie (w tempie komfortowym dla pacjenta, maksymalnie do 5 ml/min zgodnie z instrukcjami lekarza.
Należy uważać, by krew nie przedostała się do strzykawki wypełnionej produktem.
Należy obserwować, czy bezpośrednio po podaniu leku nie występują działania niepożądane. W przypadku wystąpienia jakichkolwiek reakcji niepożądanych, które mogą być związane z podaniem IDELVION, wstrzykiwanie należy przerwać (patrz również punkty 2 i 4).
W razie pytań należy zwrócić się do lekarza, farmaceuty lub pielęgniarki.
4. Możliwe działania niepożądane
Jak każdy lek, lek ten może powodować działania niepożądane, chociaż nie u każdego one wystąpią.
Należy natychmiast skontaktować się z lekarzem:
- Przy wystąpieniu objawów reakcji alergicznych (patrz niżej)
- Gdy lek przestaje działać we właściwy sposób
Po podaniu leków zawierajacych czynnik IX obserwowano następujące działania niepożądane:
- Wystąpienie rekacji nadwrażliwości typu alergicznego jest możliwe (często) i może obejmować następujące objawy: pokrzywka, wysypka skórna (uogólniona pokrzywka), ucisk w klatce piersiowej, świszczący oddech, niskie ciśnienie krwi (niedociśnienie) oraz anafilaksja (poważna reakcja, która powoduje poważne trudności w oddychaniu lub zawroty głowy). Gdy takie objawy wystąpią, należy natychmiast przerwać stosowanie leku i skontaktować się z lekarzem.
Wytworzenie inhibitorów: lek przestaje działać we właściwy sposób (ciągłe krwawienie).
Istnieje możliwość wytworzenia inhibitora (przeciwciał neutralizujących) dla czynnika IX (częstość nieznana), co może powodować, że lek przestaje działać we właściwy sposób. Gdy to wystąpi należy natychmiast przerwać stosowanie leku i skontaktować się z lekarzem.
W przypadku leku IDELVION często obserwowano występowanie następujących działań niepożądanych (mogą wystąpić nie częściej niż u 1 na 10 pacjentów):
- Ból głowy
- Odczyny w miejscu wstrzyknięcia
- Zawroty głowy
- Wysypka
Następujące objawy niepożądane pojawiały się niezbyt często (mogą wystąpić nie częściej niż u 1 na 100 pacjentów):
- Wyprysk
Dodatkowe działania niepożądane u dzieci i młodzieży
Oczekuje się, że działania niepożądane u dzieci i młodzieży są takie same, jak u pacjentów dorosłych.
Zgłaszanie działań niepożądanych
Jeśli wystąpią jakiekolwiek objawy niepożądane, w tym wszelkie objawy niepożądane niewymienione w ulotce, należy powiedzieć o tym lekarzowi,farmaceucie lub pielęgniarce. Działania niepożądane można zgłaszać bezpośrednio do „krajowego systemu zgłaszania” wymienionego w załączniku V.
Dzięki zgłaszaniu działań niepożądanych można będzie zgromadzić więcej informacji na temat bezpieczeństwa stosowania leku.
5. Jak przechowywać lek IDELVION
- Lek należy przechowywać w miejscu niewidocznym i niedostępnym dla dzieci. - Nie stosować tego leku po upływie terminu ważności zamieszczonego na etykiecie i pudełku. - Nie przechowywać w temperaturze powyżej 25˚C.
- Nie zamrażać.
- Przechowywać fiolkę w opakowaniu zewnętrznym w celu ochrony przed światłem. - Zrekonstytuowany produkt powinien być zużyty natychmiast.
- Jeśli produkt po rekonstytucji nie zostanie podany natychmiast, okres i warunki przechowywania pozostają odpowiedzialnością użytkownika.
6. Zawartość opakowania i inne informacje
Co zawiera lek IDELVION
Substancją czynną jest:
250 j.m. na fiolkę; po rekonstytucji w 2,5 ml wody do wstrzykiwań roztwór zawiera 100 j.m./ml albutrepenonakogu alfa
500 j.m. na fiolkę; po rekonstytucji w 2,5 ml wody do wstrzykiwań roztwór zawiera 200 j.m./ml albutrepenonakogu alfa
1000 j.m. na fiolkę; po rekonstytucji w 2,5 ml wody do wstrzykiwań roztwór zawiera 400 j.m./ml albutrepenonakogu alfa
2000 j.m. na fiolkę; po rekonstytucji w 5 ml wody do wstrzykiwań roztwór zawiera 400 j.m./ml albutrepenonakogu alfa.
3500 j.m. na fiolkę; po rekonstytucji w 5 ml wody do wstrzykiwań roztwór zawiera 700 j.m./ml albutrepenonakogu alfa.
Pozostałe składniki to:
Sodu cytrynian, polisorbat 80, mannitol, sacharoza, kwas solny (do ustalania pH) Patrz punkt 2 „Lek IDELVION zawiera sód” i „Lek IDELVION zawiera polisorbat 80”.
Rozpuszczalnik: Woda do wstrzykiwań
Jak wygląda lek IDELVION i co zawiera opakowanie
IDELVION jest dostarczany jako proszek o zabarwieniu bladożółtym do białego i woda do wstrzykiwań jako rozpuszczalnik.
Zrekonstytuowany roztwór powinien być przezroczysty lub lekko opalizujący, o zabarwieniu żółtym do bezbarwnego, tj. może połyskiwać, gdy jest obserwowany pod światło, ale nie może zawierać wyraźnych cząstek.
Dostępne opakowania
Jedno opakowanie z produktem w dawce 250, 500 lub 1000 j.m. zawierające: 1 fiolka z proszkiem
1 fiolka z wodą do wstrzykiwań po 2,5 ml
1 system do transferu 20/20 z filtrem
Jedno opakowanie wewnętrzne zawierające:
1 strzykawkę jednorazowego użytku o pojemności 5 ml
1 zestaw do wkłucia
2 waciki nasączone alkoholem
1 niejałowy plaster
Jedno opakowanie z produktem w dawce 2000 lub 3500 j.m. zawierające: 1 fiolka z proszkiem
1 fiolka z wodą do wstrzykiwań po 5 ml
1 system do transferu 20/20 z filtrem
Jedno opakowanie wewnętrzne zawierające:
1 strzykawkę jednorazowego użytku o pojemności 10 ml
1 zestaw do wkłucia
2 waciki nasączone alkoholem
1 niejałowy plaster
Nie wszytskie wielkości opakowań muszą znajdować się w obrocie.
Podmiot odpowiedzialny i wytwórca
CSL Behring GmbH
Emil-von-Behring-Str.76 35041 Marburg
Niemcy
W celu uzyskania jakichkolwiek informacji na temat tego produktu leczniczego należy zwrócić się do miejscowego przedstawiciela podmiotu odpowiedzialnego:
België/Belgique/Belgien
CSL Behring NV
Tél/Tel: +32 15 28 89 20
Lietuva
CentralPharma Communications UAB Tel: +370 5 243 0444
България
МагнаФарм България ЕАД Тел: +359 2 810 3949
Luxembourg/Luxemburg
CSL Behring NV
Tél/Tel: +32 15 28 89 20
Česká republika
CSL Behring s.r.o.
Tel: + 420 702 137 233
Magyarország
CSL Behring Kft. Tel.: +36 1 213 4290
Danmark
CSL Behring AB
Tlf: +46 8 544 966 70
Malta
AM Mangion Ltd. Tel: +356 2397 6333
Deutschland
CSL Behring GmbH
Tel: +49 6190 75 84810
Nederland
CSL Behring BV
Tel: + 31 85 111 96 00
Eesti
CentralPharma Communications OÜ Tel: +3726015540
Norge
CSL Behring AB
Tlf: +46 8 544 966 70
Ελλάδα
CSL Behring ΕΠΕ
Τηλ: +30 210 7255 660
Österreich
CSL Behring GmbH Tel: +43 1 80101 1040
España
CSL Behring S.A.
Tel: +34 933 67 1870
Polska
CSL Behring Sp.z o.o. Tel: +48 22 213 22 65
France
CSL Behring S.A.
Tél: + 33 –(0)-1 53 58 54 00
Portugal
CSL Behring Lda Tel: +351 21 782 62 30
Hrvatska
Marti Farm d.o.o.
Tel: +385 1 5588297
România
Prisum Healthcare srl Tel: +40 21 322 0171
Ireland
CSL Behring GmbH
Tel: +49 6190 75 84700
Slovenija
Emmes Biopharma Global s.r.o.-podružnica v Sloveniji
Tel:+ 386 41 42 0002 Ísland
CSL Behring AB
Sími: +46 8 544 966 70
Slovenská republika
CSL Behring Slovakia s.r.o. Tel: + 421 911 653 862
Italia
CSL Behring S.p.A.
Tel: +39 02 34964 200
Suomi/Finland
CSL Behring AB
Puh/Tel: +46 8 544 966 70
Κύπρος
CSL Behring ΕΠΕ
Τηλ: +30 210 7255 660
Sverige
CSL Behring AB
Tel: +46 8 544 966 70
Latvija
CentralPharma Communications SIA
Tel: +371 6 7450497
Data ostatniej aktualizacji ulotki:
Inne źródła informacji
Szczegółowa informacja o tym leku jest dostępna na stronie internetowej Europejskiej Agencji Leków https://www.ema.europa.eu
------------------------------------------------------------------------------------------------------------------------
Informacje przeznaczone wyłącznie dla fachowego personelu medycznego:
Dawkowanie
Dawkowanie i czas trwania terapii zastępczej zależy od stopnia niedoboru czynnika IX, umiejscowienia i intensywności krwawienia oraz od stanu klinicznego pacjenta.
Liczba podawanych pacjentowi jednostek IX czynnika wyrażona jest w jednostkach międzynarodowych (j.m.), które odnoszą się do aktualnych standardów WHO dla produktów IX czynnika. Aktywność IX czynnika krzepnięcia w osoczu jest wyrażana jako odsetek (w odniesieniu do normalnego osocza ludzkiego) lub w jednostkach międzynarodowych (w odniesieniu do Międzynarodowego Standardu zawartości IX czynnika w osoczu).
Jedna jednostka międzynarodowa (j.m.) aktywności czynnika IX jest równoważna zawartości czynnika IX w jednym ml normalnego osocza ludzkiego.
Leczenie na żądanie
Obliczenie wymaganej dawki czynnika IX opiera się na empirycznym stwierdzeniu że, 1 j. m. czynnika IX na kg masy ciała zwiększa aktywność czynnika IX w osoczu średnio o 1,3 j.m./dl (1,3% normalnej aktywności ) u pacjentów w wieku ≥ 12 lat oraz o 1,0 j.m./dl (1,0% normalnej aktywności) u pacjentów w wieku <12 lat. Wymaganą dawkę oblicza się przy użyciu następującego wzoru:
Wymagana dawka (j.m.) = masa ciała (kg) x pożądany wzrost poziomu czynnika IX (% normalnej aktywności lub j.m./dl) x {odwrotność obserwowanego odzysku (j.m./kg na j.m./dl)}
Spodziewany wzrost czynnika IX (j.m./dl lub % normalnej aktywności ) = dawka (j.m.) x odzysk (j.m./dl na j.m./kg)/masa ciała (kg)
Dawka i częstość podawania powinny zawsze być indywidualnie dobrane w zależności od skuteczności klinicznej u poszczególnych pacjentów.
Pacjenci w wieku poniżej 12 lat
Dla odzysku przyrostowego o wartości 1 j.m./dl na 1 j.m./kg, dawkę oblicza się w następujący sposób: Wymagana dawka (j.m.) = masa ciała (kg) x pożądany wzrost poziomu czynnika IX (j.m./dl) x 1 dl/kg
Przykład
- 1. U pacjenta o masie 20 kg z ciężką hemofilią B wymagana jest szczytowa wartość wynosząca 50% wartości prawidłowej. Odpowiednia dawka wynosiłaby 20 kg x 50 j.m./dl x 1 dl/kg = 1000 j.m.
- 2. Dawka IDELVION wynosząca 1000 j.m. podana pacjentowi o masie 25 kg powinna po wstrzyknięciu spowodować szczytowy wzrost poziomu czynnika IX wynoszący 1000 j.m./25 kg x 1,0 (j.m./dl na j.m./kg) = 40 j.m./dl (40% aktywności prawidłowej ).
Pacjenci w wieku powyżej 12 lat
Dla odzysku przyrostowego o wartości 1,3 j.m./dl na 1 j.m./kg, dawkę oblicza się w następujący sposób:
Wymagana dawka (j.m.) = masa ciała (kg) x pożądany wzrost poziomu czynnika IX (j.m./dl) x 0,77 dl/kg
Przykład
- 3. U pacjenta o masie 80 kg z ciężką hemofilią B wymagana jest szczytowa wartość wynosząca 50% normalnej wartości . Odpowiednia dawka wynosiłaby 80 kg x 50 j.m./dl x 0,77 dl/kg = 3080 j.m.
- 4. Dawka IDELVION wynosząca 2000 j.m. podana pacjentowi o masie 80 kg powinna po wstrzyknięciu spowodować szczytowy wzrost poziomu czynnika IX wynoszący 2000 j.m. x 1,3 (j.m./dl na j.m./kg)/80 kg = 32,5 j.m./dl (32,5% aktywności prawidłowej ).
W razie wystąpienia następujących przypadków krwawienia, aktywność czynnika IX nie powinna zmniejszyć się poniżej podanych poziomów aktywności w osoczu (w % normalnej aktywności lub j.m./dl) w danym okresie czasu. Poniższa tabela może być wykorzystywana jako źródło wskazówek dotyczących dawkowania w przypadkach krwawień i po zabiegach chirurgicznych:
| Nasilenie krwawienia / rodzaj zabiegu chirurgicznego | Wymagany poziom czynnika IX (% lub j.m./dl) | Częstotliwość dawkowania (godziny)/czas trwania leczenia (dni) |
Krwotok Niewielkie lub umiarkowane krwawienie do stawów, mięśni ( z wyjątkiem mięśnia biodrowo- lędźwiowego) lub z jamy ustnej | 30-60 | Pojedyncza dawka powinna być wystarczająca w przypadku większości krwawień. Podanie dawki podtrzymującej po 24-72 godzinach może być potrzebne przy utrzymującym się krwawieniu. |
Znaczny krwotok
Krwawienia zagrażające życiu, krwawienie do mięśni głębokich, włącznie z mięśniem biodrowo- lędźwiowym
60-100 Powtarzać przez pierwszy tydzień co 24-72 godziny, a następnie stosować raz w tygodniu dawkę podtrzymującą, do ustąpienia
krwawienia i zagojenia rany.
| Małe zabiegi chirurgiczne (Włączając nieskomplikowaną ekstrakcję zęba) | 50-80 (poziom przed- i pooperacyjny) | Pojedyncza dawka powinna być wystarczająca w przypadku większości małych zabiegów chirurgicznych. W razie potrzeby można podać po 24-72 godzinach dawkę podtrzymującą, do ustąpienia krwawienia i zagojenia rany. |
| Duże zabiegi chirurgiczne | 60-100 (poziom przed- i pooperacyjny) | Powtarzać co 24-72 godziny przez pierwszy tydzień, a następnie 1-2 razy w tygodniu podawać dawkę podtrzymującą, do ustąpienia krwawienia i zagojenia rany. |
Profilaktyka
Dla długotrwałej profilaktyki krwawień u pacjentów z ciężką postacią hemofilii B, zazwyczaj stosowane są dawki od 35 do 50 j.m. / kg raz w tygodniu.
Niektórzy pacjenci, którzy są dobrze kontrolowani w schemacie raz w tygodniu mogą być leczeni dawką do 75 j.m./kg w odstępach 10-14 dniowych. U pacjentów > 18 roku życia można rozważyć dalsze wydłużanie przerw w leczeniu (patrz punkt 5.1).
W niektórych przypadkach, zwłaszcza u młodszych pacjentów konieczne może być stosowanie krótszych odstępów między dawkami lub wyższych dawek.
Po wystąpieniu epizodów krwawienia w trakcie profilaktyki, pacjenci powinni jak tylko możliwe trzymać się dawkowania zalecanego w profilaktyce z dwiema dawkami IDELVIONU podanymi w odstępie co najmniej 24 godzin, ale dłuższym jeśli jest uznawany za odpowiedni dla pacjenta.
Dzieci i młodzież
W przypadku długofalowej profilaktyki zalecany jest schemat dawkowania od 35 do 50 j.m /kg raz na tydzień. W przypadku młodzieży w wieku 12 lat i powyżej zalecenia dotyczące dawkowania są takie same, jak dla dorosłych (patrz powyżej).
Specjalne ostrzeżenia i środki ostrożności dotyczące stosowania
Inhibitory
Po powtórnym leczeniu produktami zawierającymi ludzki czynnik krzepnięcia IX pacjentów należy monitorować pod kątem wytwarzania przeciwciał neutralizujących (inhibitorów), które należy oznaczyć ilościowo w jednostkach Bethesda (j.B.) przy użyciu odpowiednich testów biologicznych.
W literaturze pojawiały się doniesienia wykazujące istnienie korelacji pomiędzy obecnością inhibitora czynnika IX a reakcjami alergicznymi. Wobec powyższego, wszystkich pacjentów z reakcjami alergicznymi należy poddać badaniu na obecność inhibitora. Należy mieć na uwadze, że u pacjentów z inhibitorami czynnika IX może istnieć zwiększone ryzyko anafilaksji przy kolejnej prowokacji czynnikiem IX.
Kontrola leczenia
Zaleca się, aby w trakcie leczenia wykonywać odpowiednie oznaczenia poziomu czynnika IX w celu dobrania wielkości dawki oraz częstości wielokrotnych infuzji. Odpowiedź na leczenie czynnikiem IX może być zróżnicowana u poszczególnych pacjentów, co przejawia się różnymi okresami półtrwania i poziomami odzysku. Dawka określona na podstawie masy ciała może wymagać skorygowania u pacjentów z niedowagą lub nadwagą. Zwłaszcza w przypadku poważnych zabiegów chirurgicznych niezbędne jest ścisłe monitorowanie terapii zastępczej za pomocą badań układu krzepnięcia (aktywność czynnika IX w osoczu).
W przypadku stosowania jednostopniowego testu wykrzepiania in vitro opartego na czasie częściowej tromboplastyny po aktywacji (aPTT) w celu określenia aktywności czynnika IX w próbkach krwi pacjentów, na wyniki aktywności czynnika IX w osoczu mogą istotnie wpływać zarówno rodzaj odczynnika aPTT użytego w teście, jak i przyjęte dla tego testu standardowe wartości referencyjne. Oznaczenie za pomocą jednostopniowego testu wykrzepiania przy użyciu kaolinowego odczynnika aPTT lub odczynnika Acitin FS aPTT prawdopodobnie spowoduje niedoszacowanie poziomu aktywności. Jest to szczególnie ważne w przypadku zmiany laboratorium i/lub odczynników stosowanych w teście.
Więcej informacji o leku Idelvion