


Charakterystyka produktu leczniczego - Hetronifly
1. NAZWA PRODUKTU LECZNICZEGO
HETRONIFLY 10 mg/ml koncentrat do sporządzania roztworu do infuzji.
2. SKŁAD JAKOŚCIOWY I ILOŚCIOWY
Jeden ml koncentratu do sporządzania roztworu do infuzji zawiera 10 mg serplulimabu. Jedna fiolka zawierająca 10 ml koncentratu zawiera 100 mg serplulimabu.
Serplulimab jest humanizowanym przeciwciałem (IgG4/ izotyp kappa ze zmianą sekwencji stabilizującej w regionie zawiasowym) wytwarzanym w komórkach jajnika chomika chińskiego metodą rekombinacji DNA.
Substancja pomocnicza o znanym działaniu
Każda fiolka o pojemności 10 ml zawiera 0,98 mmol (22,5 mg) sodu oraz 2,0 mg polisorbatu 80 (E433).
Pełny wykaz substancji pomocniczych, patrz punkt 6.1.
3. POSTAĆ FARMACEUTYCZNA
Koncentrat do sporządzania roztworu do infuzji (koncentrat sterylny).
Roztwór bezbarwny do jasnożółtego, przejrzysty do lekko opalizującego o pH 5,2-5,8 i osmolalności około 280-340 mOsm/kg.
4. SZCZEGÓŁOWE DANE KLINICZNE
4.1 Wskazania do stosowania
Drobnokomórkowy rak płuca (DRP)
Produkt leczniczy HETRONIFLY w skojarzeniu z karboplatyną i etopozydem jest wskazany do leczenia pierwszego rzutu drobnokomórkowego raka płuca w postaci rozsianej (rozsiany DRP) u osób dorosłych.
Niedrobnokomórkowy rak płuca (NDRP)
Produkt leczniczy HETRONIFLY w skojarzeniu z karboplatyną i pemetreksedem jest wskazany do leczenia pierwszego rzutu niepłaskonabłonkowego niedrobnokomórkowego raka płuca (NDRP) u osób dorosłych, u których nie stwierdzono mutacji genów EGFR, ALK ani ROS1 i u których występuje:
- miejscowo zaawansowany NDRP u pacjentów, którzy nie kwalifikują się do zabiegu chirurgicznego ani radioterapii, lub
- NDRP z przerzutami
Produkt leczniczy HETRONIFLY w skojarzeniu z karboplatyną i nab-paklitakselem jest wskazany do leczenia pierwszego rzutu nieoperacyjnego, miejscowo zaawansowanego lub przerzutowego płaskonabłonkowego niedrobnokomórkowego raka płuca u osób dorosłych.
Rak płaskonabłonkowy przełyku (RPP)
Produkt leczniczy HETRONIFLY w skojarzeniu z chemioterapią opartą na fluoropirymidynach i platynie jest wskazany w leczeniu pierwszego rzutu nieoperacyjnego, miejscowo zaawansowanego, nawrotowego lub przerzutowego raka płaskonabłonkowego przełyku u osób dorosłych, u których guzy wykazują ekspresję PD-L1 o CPS ≥ 5.
4.2 Dawkowanie i sposób podawania
Leczenie powinni rozpoczynać nadzorować lekarze mający doświadczenie w leczeniu nowotworów.
Badanie ekspresji antygenu PD-L1
Zgodnie ze wskazaniami, dobór pacjentów do leczenia produktem HETRONIFLY na podstawie ekspresji PD-L1 w guzie powinien być oceniany za pomocą wyrobu do diagnostyki in vitro (IVD) posiadającego oznaczenie CE i przeznaczonego do tego celu. W przypadku braku dostępności wyrobu IVD z oznaczeniem CE należy zastosować alternatywny, zwalidowany test (patrz punkty 4.1, 4.4 i 5.1).
Dawkowanie
Drobnokomórkowy rak płuca (DRP)
Zalecana dawka zarówno w fazie indukcyjnej, jak i podtrzymującej to 4,5 mg/kg mc. serplulimabu co 3 tygodnie do momentu wystąpienia progresji choroby lub nieakceptowalnej toksyczności. W fazie indukcyjnej (4 cykle) karboplatynę podaje się w 1. dniu, a etopozyd w 1., 2. i 3. dniu każdego 3-tygodniowego cyklu.
Niedrobnokomórkowy rak płuca (NDRP)
W leczeniu niepłaskonabłonkowego NDRP zalecana dawka zarówno w fazie indukcyjnej, jak i podtrzymującej to 4,5 mg/kg mc. serplulimabu co 3 tygodnie do momentu wystąpienia progresji choroby lub nieakceptowalnej toksyczności. W fazie indukcyjnej (4 cykle) karboplatynę i pemetreksed podaje się w 1. dniu każdego 3-tygodniowego cyklu. W fazie podtrzymującej podawanie pemetreksedu kontynuuje się według uznania lekarza.
W leczeniu płaskonabłonkowego NDRP zalecana dawka serplulimabu, zarówno w fazie indukcyjnej, jak i podtrzymującej, wynosi 4,5 mg/kg masy ciała co 3 tygodnie, aż do progresji choroby lub wystąpienia nieakceptowalnej toksyczności. W fazie indukcyjnej (4–6 cykli) karboplatynę podaje się w 1. dniu, a nab-paklitaksel w 1., 8. i 15. dniu każdego 3-tygodniowego cyklu.
Rak płaskonabłonkowy przełyku (RPP)
Zalecana dawka zarówno w fazie indukcyjnej, jak i podtrzymującej to 3,0 mg/kg mc. serplulimabu co 2 tygodnie do momentu wystąpienia progresji choroby lub nieakceptowalnej toksyczności. W fazie indukcyjnej cisplatynę podaje się w 1. dniu każdego 2-tygodniowego cyklu przez maksymalnie 8 cykli, a 5-fluorouracyl w 2. dniu każdego 2-tygodniowego cyklu przez maksymalnie 12 cykli.
W przypadku stosowania skojarzonego należy zapoznać się z charakterystyką produktu leczniczego (ChPL) dotyczącą terapii produktami towarzyszącymi.
Opóźnienie podania dawki lub przerwanie podawania (patrz także punkt 4.4) Nie zaleca się zwiększania ani zmniejszania dawki produktu leczniczego HETRONIFLY. Może być konieczne wstrzymanie lub przerwanie podawania produktu leczniczego ze względu na indywidualne bezpieczeństwo i tolerancję. Dopuszczalne jest wstrzymanie podawania produktu leczniczego na okres do 12 tygodni w celu osiągnięcia oczekiwanej tolerancji (patrz punkt 4.4).
Zalecane postępowanie w przypadku działań niepożądanych o podłożu immunologicznym opisano w tabeli 1.
Tabela 1. Zalecane modyfikacje leczenia
Działania niepożądane o podłożu immunologicznym | Nasilenie | Modyfikacja leczenia# |
Choroba płuc o podłożu immunologicznym | Stopień 2 | Wstrzymać leczenie do momentu ustąpienia działań niepożądanych lub poprawy do stopnia 1 |
| Stopień 3 lub 4 lub nawracający stopień 2 | Trwale odstawić lek | |
Zapalenie okrężnicy o podłożu immunologicznym | Stopień 2 lub 3 | Wstrzymać leczenie do momentu ustąpienia działań niepożądanych lub poprawy do stopnia 1 |
| Stopień 4 lub nawracający stopień 3 | Trwale odstawić lek | |
Zapalenie wątroby o podłożu immunologicznym | Stopień 2 z AspAT lub AlAT >3 do 5 x GGN lub bilirubiną całkowitą >1,5 do 3 x GGN | Wstrzymać leczenie do momentu ustąpienia działań niepożądanych lub poprawy do stopnia 1 |
| Stopień 3 lub 4 z AspAT lub AlAT >5 x GGN lub bilirubiną całkowitą >3 x GGN† | Trwale odstawić lek | |
Zapalenie nerek i zaburzenia czynności nerek o podłożu immunologicznym | Zwiększenie stężenia kreatyniny w surowicy stopnia 2 | Wstrzymać leczenie do momentu ustąpienia działań niepożądanych lub poprawy do stopnia 1 |
| Zwiększenie stężenia kreatyniny w surowicy stopnia 3 lub 4 | Trwale odstawić lek | |
Endokrynopatie o podłożu immunologicznym | Objawowa niedoczynność tarczycy stopnia 2 lub 3, Nadczynność tarczycy stopnia 2 lub 3, Objawowe zapalenie przysadki stopnia 2 lub 3, Niewydolność kory nadnerczy stopnia 2, Hiperglikemia stopnia 3 lub cukrzyca typu 1 | Wstrzymać leczenie do momentu ustąpienia objawów i zakończenia leczenia kortykosteroidami. Leczenie należy kontynuować w skojarzeniu z hormonalną terapią zastępczą, dopóki nie występują objawy |
Niedoczynność tarczycy stopnia 4 Nadczynność tarczycy stopnia 4 Zapalenie przysadki stopnia 4 Niewydolność kory nadnerczy stopnia 3 lub 4 Hiperglikemia stopnia 4 | Trwale odstawić lek |
Działania niepożądane o podłożu immunologicznym | Nasilenie | Modyfikacja leczenia# |
Niepożądane reakcje skórne o podłożu immunologicznym | Stopień 3 | Wstrzymać leczenie do momentu ustąpienia działań niepożądanych lub poprawy do stopnia 1 |
| Zespół Stevensa-Johnsona (ang. Stevens Johnson Syndrome, SJS) stopnia 4 lub toksyczna nekroliza naskórka (ang. toxic epidermal necrolysis, TEN) | Trwale odstawić lek | |
Inne działania niepożądane o podłożu immunologicznym | Miastenia / zespół miasteniczny stopnia 2* Zwiększenie aktywności amylazy lub lipazy w surowicy stopnia 3 lub 4 Zapalenie trzustki stopnia 2 lub 3 Zapalenie mięśnia sercowego stopnia 2* Wystąpienie po raz pierwszy innych działań niepożądanych o podłożu immunologicznym stopnia 2 lub 3 Zmniejszenie liczby płytek krwi (trombocytopenia) lub liczby białych krwinek stopnia 3 | Wstrzymać leczenie do momentu ustąpienia działań niepożądanych lub poprawy do stopnia 1 |
Miastenia / zespół miasteniczny stopnia 3 lub 4 Zapalenie trzustki stopnia 4 lub nawracające zapalenie trzustki dowolnego stopnia Zapalenie mięśnia sercowego stopnia 3 lub 4 Zapalenie mózgu stopnia 3 lub 4 Wystąpienie po raz pierwszy innych działań niepożądanych o podłożu immunologicznym stopnia 4 Zmniejszenie liczby płytek krwi (trombocytopenia) lub liczby białych krwinek stopnia 4 lub nawracające stopnia 3 | Trwale odstawić lek | |
| Reakcje związane z infuzją | Stopień 2 | Zmniejszyć szybkość infuzji do połowy lub przerwać infuzję. Leczenie można wznowić po ustąpieniu działania |
| Stopień 3 lub 4 | Trwale odstawić lek |
Uwaga: Stopnie toksyczności są zgodne ze wspólnymi kryteriami terminologicznymi zdarzeń niepożądanych National Cancer Institute w wersji 5.0 (NCI-CTCAE v5.0).
#: Serplulimab należy trwale odstawić w przypadku wystąpienia jakiegokolwiek nawracającego działania niepożądanego o podłożu immunologicznym stopnia 3 oraz jakichkolwiek działań niepożądanych o podłożu immunologicznym stopnia 4, z wyjątkiem endokrynopatii kontrolowanych hormonoterapią zastępczą (patrz punkty 4.4 i 4.8).
† AlAT: aminotransferaza alaninowa; AspAT: aminotransferaza asparaginianowa; GGN: górna granica normy.
*: Bezpieczeństwo ponownego leczenia serplulimabem u pacjentów, u których wystąpiła miastenia / zespół miasteniczny lub zapalenie mięśnia sercowego o podłożu immunologicznym, nie jest jasne. Szczególne grupy pacjentów
Pacjenci w podeszłym wieku
Nie ma konieczności modyfikacji dawki u pacjentów w podeszłym wieku (≥ 65 lat) (patrz punkt 5.1 i punkt 5.2).
Zaburzenia czynności nerek
Nie ma konieczności modyfikacji dawki u pacjentów z łagodnymi (CRCL = 60-89 ml/min) lub umiarkowanymi (CRCL = 30-59 ml/min) zaburzeniami czynności nerek. Brak wystarczających danych i dlatego nie można określić zaleceń dotyczących dawkowania u pacjentów z ciężkimi (CRCL=15-29 ml/min) zaburzeniami czynności nerek (patrz punkt 5.2).
Zaburzenia czynności wątroby
Nie ma konieczności modyfikacji dawki u pacjentów z łagodnymi zaburzeniami czynności wątroby (bilirubina ≤ GGN i AspAT > GGN lub bilirubina > 1 do 1,5 × GGN i dowolna aktywność AspAT). Brak wystarczających danych dotyczących dawkowania u pacjentów z umiarkowanymi zaburzeniami czynności wątroby (bilirubina > 1,5 do 3 × GGN i dowolna aktywność AspAT) oraz z ciężkimi zaburzeniami czynności wątroby (bilirubina > 3 × GGN i dowolna aktywność AspAT). Nie można określić zaleceń dotyczących dawkowania u pacjentów z umiarkowanymi lub ciężkimi zaburzeniami czynności wątroby (patrz punkt 5.2).
Dzieci i młodzież
Nie ma odpowiedniego zastosowania serplulimabu u dzieci i młodzieży.
Sposób podawania
Produkt leczniczy HETRONIFLY jest przeznaczony do podawania dożylnego.
Początkową szybkość infuzji należy ustawić na 100 ml na godzinę. Jeśli pierwsza infuzja jest dobrze tolerowana, wszystkie kolejne infuzje można skrócić do 30 minut (± 10 minut).
W przypadku podawania w skojarzeniu z chemioterapią, produkt leczniczy HETRONIFLY należy podać jako pierwszy, a następnie chemioterapię tego samego dnia. Do każdej infuzji należy używać osobnych worków infuzyjnych.
Produktu leczniczego HETRONIFLY nie wolno podawać we wstrzyknięciu dożylnym ani w bolusie.
Całą wymaganą dawkę produktu leczniczego HETRONIFLY należy rozcieńczyć roztworem chlorku sodu do wstrzykiwań o stężeniu 9 mg/ml (0,9%) (patrz punkt 6.6).
Instrukcje dotyczące rozcieńczania i postępowania z produktem leczniczym przed podaniem, patrz punkt 6.6.
4.3 Przeciwwskazania
Nadwrażliwość na substancję czynną lub na którąkolwiek substancję pomocniczą wymienioną w punkcie 6.1.
4.4 Specjalne ostrzeżenia i środki ostrożności dotyczące stosowania
Identyfikowalność
W celu poprawienia identyfikowalności biologicznych produktów leczniczych należy czytelnie zapisać nazwę i numer serii podawanego produktu.
Ocena statusu PD-L1
Podczas oceny statusu PD-L1 guza ważne jest, aby wybrać sprawdzoną metodologię, która pozwoli zminimalizować liczbę wyników fałszywie ujemnych lub fałszywie dodatnich.
Działania niepożądane o podłożu immunologicznym
U pacjentów otrzymujących serplulimab występowały działania niepożądane o podłożu immunologicznym, w tym przypadki ciężkie i prowadzące do zgonu (patrz punkt 4.8). Większość działań niepożądanych o podłożu immunologicznym występujących podczas leczenia była odwracalna i można je było złagodzić poprzez wstrzymanie leczenia, podanie kortykosteroidów i (lub) leczenie wspomagające (patrz punkt 4.2). Działania niepożądane o podłożu immunologicznym występowały także w okresie do 3,6 miesiąca po przyjęciu ostatniej dawki. Działania niepożądane o podłożu immunologicznym, wpływające na więcej niż jeden układ organizmu, mogą wystąpić jednocześnie.
W przypadku podejrzenia działań niepożądanych o podłożu immunologicznym należy przeprowadzić odpowiednią ocenę w celu potwierdzenia etiologii lub wykluczenia innych przyczyn. W zależności od nasilenia działania niepożądanego należy wstrzymać leczenie i podać kortykosteroidy. W przypadku większości działań niepożądanych o podłożu immunologicznym stopnia 2 i niektórych specyficznych działań niepożądanych stopnia 3 lub 4 podawanie należy wstrzymać do momentu ustąpienia objawów lub poprawy do stopnia 1. Serplulimab należy trwale odstawić w przypadku jakichkolwiek działań niepożądanych o podłożu immunologicznym stopnia 4 i niektórych specyficznych działań niepożądanych stopnia 3. W przypadku działań niepożądanych o podłożu immunologicznym stopnia 3, 4 i niektórych specyficznych działań niepożądanych o podłożu immunologicznym stopnia 2. (np. zapalenie płuc o podłożu immunologicznym, zapalenie mięśnia sercowego o podłożu immunologicznym) należy zastosować kortykosteroidy (1 - 2 mg/kg mc./dobę prednizonu lub jego odpowiednika) oraz inne leczenie objawowe zgodnie z kliniczną oceną objawów do momentu ustąpienia objawów lub poprawy do stopnia 1. Po uzyskaniu poprawy do stopnia ≤1 należy rozpocząć zmniejszanie dawki kortykosteroidów i kontynuować ich podawanie przez co najmniej 1 miesiąc. Szybkie zmniejszenie dawki może prowadzić do nasilenia lub nawrotu działania niepożądanego. Jeśli pomimo stosowania kortykosteroidów nastąpi pogorszenie lub brak poprawy, należy włączyć leczenie immunosupresyjne niezawierające kortykosteroidów (np. infliksymab).
Choroba płuc o podłożu immunologicznym
U pacjentów otrzymujących produkt leczniczy HETRONIFLY zgłaszano zapalenie płuc o podłożu immunologicznym, w tym przypadki śmiertelne (patrz punkt 4.8). Pacjentów należy obserwować pod kątem przedmiotowych i podmiotowych objawów zapalenia płuc o podłożu immunologicznym, takich jak zmiany radiograficzne (np. ogniskowe zmętnienia typu matowej szyby, niejednolite nacieki), duszność i niedotlenienie. Podejrzenie zapalenia płuc o podłożu immunologicznym należy potwierdzić w badaniu radiologicznym oraz wykluczyć inne przyczyny. Informacje na temat modyfikacji leczenia, patrz punkt 4.2.
Zapalenie jelita grubego o podłożu immunologicznym
U pacjentów otrzymujących produkt leczniczy HETRONIFLY zgłaszano zapalenie jelita grubego
o podłożu immunologicznym, w tym przypadki śmiertelne (patrz punkt 4.8). Pacjentów należy obserwować pod kątem przedmiotowych i podmiotowych objawów zapalenia jelita grubego o podłożu immunologicznym, takich jak ból brzucha, biegunka, śluz lub krew w kale. Należy wykluczyć zakażenie oraz inną etiologię związaną z chorobą. Informacje na temat modyfikacji leczenia, patrz punkt 4.2. Należy uwzględnić potencjalne ryzyko perforacji przewodu pokarmowego i, jeśli to konieczne, potwierdzić je za pomocą obrazowania radiologicznego i (lub) endoskopii.
Zapalenie wątroby o podłożu immunologicznym
U pacjentów otrzymujących produkt leczniczy HETRONIFLY zgłaszano zapalenie wątroby o podłożu immunologicznym, w tym przypadki śmiertelne (patrz punkt 4.8). Pacjentów należy regularnie (co miesiąc) obserwować pod kątem zmian czynności wątroby oraz klinicznych objawów zapalenia wątroby o podłożu immunologicznym, takich jak zwiększenie aktywności aminotransferaz i całkowitego stężenia bilirubiny. Należy wykluczyć zakażenie oraz etiologię związaną z chorobą. W przypadku wystąpienia zapalenia wątroby o podłożu immunologicznym należy zwiększyć częstość wykonywania badań czynności wątroby. Informacje na temat modyfikacji leczenia, patrz punkt 4.2.
Zapalenie nerek i zaburzenia czynności nerek o podłożu immunologicznym
U pacjentów otrzymujących produkt leczniczy HETRONIFLY zgłaszano zapalenie nerek i zaburzenia czynności nerek o podłożu immunologicznym, w tym przypadki śmiertelne (patrz punkt 4.8). Pacjentów należy regularnie (co miesiąc) obserwować pod kątem zmian czynności nerek oraz klinicznych przedmiotowych i podmiotowych objawów zapalenia nerek i zaburzeń czynności nerek
o podłożu immunologicznym. W przypadku wystąpienia zapalenia nerek o podłożu immunologicznym należy zwiększyć częstość wykonywania badań czynności nerek. U większości pacjentów występuje bezobjawowe zwiększenie stężenia kreatyniny w surowicy. Należy wykluczyć etiologię związaną z chorobą. Informacje na temat modyfikacji leczenia, patrz punkt 4.2.
Endokrynopatie o podłożu immunologicznym
Choroby tarczycy
U pacjentów otrzymujących serplulimab zgłaszano zaburzenia tarczycy, w tym nadczynność, niedoczynność i zapalenie tarczycy (patrz punkt 4.8). Pacjentów należy obserwować pod kątem zmian w czynności tarczycy oraz przedmiotowych i podmiotowych objawów chorób tarczycy. W przypadku objawowej niedoczynności tarczycy stopnia 2 lub 3 należy wstrzymać podawanie serplulimabu i w razie konieczności, rozpocząć terapię zastępczą hormonami tarczycy.
W przypadku objawowej nadczynności tarczycy stopnia 2 lub 3 należy wstrzymać podawanie serplulimabu i, w razie konieczności, rozpocząć farmakoterapię. W przypadku podejrzenia ostrego zapalenia tarczycy należy wstrzymać podawanie serplulimabu i rozpocząć terapię hormonalną. Leczenie można wznowić po opanowaniu objawów niedoczynności lub nadczynności tarczycy i osiągnięciu poprawy czynności tarczycy. W przypadku zagrażającej życiu nadczynności lub niedoczynności tarczycy serplulimab należy trwale odstawić. W sposób ciągły należy kontrolować czynność tarczycy, aby zapewnić odpowiednią suplementację hormonalną (patrz punkt 4.2).
Zaburzenia przysadki mózgowej
U pacjentów otrzymujących serplulimab zgłaszano zapalenie przysadki mózgowej (patrz punkt 4.8). Pacjentów należy obserwować pod kątem przedmiotowych i podmiotowych objawów zapalenia przysadki mózgowej i wykluczyć inne przyczyny. W przypadku objawowego zapalenia przysadki stopnia 2 lub 3 należy wstrzymać podawanie serplulimabu i, w razie konieczności, rozpocząć terapię hormonozastępczą. W przypadku podejrzenia ostrego zapalenia przysadki mózgowej należy rozpocząć leczenie kortykosteroidami. W przypadku zagrażającego życiu zapalenia przysadki stopnia 4. należy trwale przerwać podawanie serplulimabu (patrz punkt 4.2).
Niewydolność nadnerczy
U pacjentów otrzymujących serplulimab zgłaszano niewydolność kory nadnerczy (patrz punkt 4.8). Pacjentów należy obserwować pod kątem przedmiotowych i podmiotowych objawów i wykluczyć inne przyczyny. W przypadku niewydolności nadnerczy stopnia 2 należy wstrzymać podawanie serplulimabu i, w razie konieczności, rozpocząć terapię hormonozastępczą. W przypadku zagrażającej życiu niewydolności nadnerczy stopnia 3 lub 4 serplulimab należy trwale odstawić. W sposób ciągły należy kontrolować czynność nadnerczy i stężenie hormonów, aby zapewnić odpowiednią suplementację hormonalną (patrz punkt 4.2).
Hiperglikemia
U pacjentów otrzymujących serplulimab zgłaszano hiperglikemię lub cukrzycę typu 1 (patrz punkt 4.8). Pacjentów należy obserwować pod kątem stężenia glukozy we krwi i powiązanych objawów klinicznych. W razie konieczności należy rozpocząć insulinoterapię zastępczą. W przypadku cukrzycy typu 1 ze słabą kontrolą stężenia glukozy we krwi należy wstrzymać podawanie serplulimabu i rozpocząć insulinoterapię zastępczą do momentu ustąpienia objawów. W przypadku zagrażającej życiu cukrzycy typu 1 stopnia 4 serplulimab należy trwale odstawić. W sposób ciągły należy kontrolować stężenie glukozy we krwi, aby zapewnić odpowiednią suplementację insuliną (patrz punkt 4.2).
Niepożądane reakcje skórne o podłożu immunologicznym
U pacjentów otrzymujących serplulimab zgłaszano skórne działania niepożądane o podłożu immunologicznym (patrz punkt 4.8). W przypadku wysypki stopnia 1 lub 2 podawanie serplulimabu można kontynuować oraz zastosować leczenie objawowe lub miejscowe leczenie kortykosteroidami. W przypadku wysypki stopnia 3 podawanie serplulimabu należy wstrzymać i zastosować leczenie objawowe lub miejscowe leczenie kortykosteroidami. W przypadku wysypki stopnia 4, zespołu Stevensa-Johnsona (SJS) lub toksycznej martwicy naskórka (TEN) serplulimab należy trwale odstawić (patrz punkt 4.2).
Zapalenie trzustki o podłożu immunologicznym
U pacjentów otrzymujących serplulimab zgłaszano zapalenie trzustki o podłożu immunologicznym, w tym zwiększenie aktywności amylazy i lipazy w surowicy i przypadki śmiertelne (patrz punkt 4.8). Pacjentów należy obserwować pod kątem zmian w aktywności lipazy i amylazy w surowicy (na początku leczenia, regularnie w trakcie leczenia oraz zgodnie ze wskazaniami na podstawie oceny klinicznej) oraz klinicznych objawów zapalenia trzustki. Podawanie serplulimabu należy wstrzymać w przypadku zwiększenia aktywności amylazy lub lipazy w surowicy stopnia 3 lub 4 oraz zapalenia trzustki stopnia 2 lub 3. W przypadku zapalenia trzustki 4 stopnia lub nawracającego zapalenia trzustki dowolnego stopnia serplulimab należy trwale odstawić (patrz punkt 4.2).
Zapalenie mięśnia sercowego o podłożu immunologicznym
U pacjentów otrzymujących serplulimab zgłaszano zapalenie mięśnia sercowego o podłożu immunologicznym, w tym przypadki śmiertelne (patrz punkt 4.8). Pacjentów należy obserwować pod kątem klinicznych przedmiotowych i podmiotowych objawów zapalenia mięśnia sercowego. Podejrzenie zapalenia mięśnia sercowego o podłożu immunologicznym należy potwierdzić w badaniu enzymów mięśnia sercowego i wykluczyć inne przyczyny. W przypadku zapalenia mięśnia sercowego stopnia 2 podawanie serplulimabu należy wstrzymać i zastosować leczenie kortykosteroidami. Bezpieczeństwo ponownego leczenia serplulimabem u pacjentów, u których w przeszłości wystąpiło zapalenie mięśnia sercowego o podłożu immunologicznym, nie jest jasne. Przed ponownym rozpoczęciem stosowania serplulimabu u pacjentów z zapaleniem mięśnia sercowego stopnia 2 zaleca się konsultację interdyscyplinarną, a decyzję należy podjąć na podstawie różnych czynników klinicznych, w tym stopnia powrotu serca do normy, odpowiedzi onkologicznej na leczenie, dostępności alternatywnych metod leczenia onkologicznego i rokowania. W przypadku zapalenia mięśnia sercowego stopnia 3 lub 4 serplulimab należy trwale odstawić i rozpocząć leczenie kortykosteroidami. Po ustaleniu rozpoznania zapalenia mięśnia sercowego podawanie serplulimabu należy wstrzymać lub całkowicie go odstawić. Należy bardzo dokładnie kontrolować aktywność enzymów mięśnia sercowego i czynność serca pod kątem zapalenia mięśnia sercowego dowolnego stopnia (patrz punkt 4.2).
Zapalenie błony naczyniowej oka o podłożu immunologicznym
Jeśli jednocześnie wystąpi zapalenie błony naczyniowej oka i inne działania niepożądane o podłożu immunologicznym, takie jak zespół Vogta-Koyanagi-Harady, należy ogólnoustrojowo podać kortykosteroidy, aby zapobiec trwałej ślepocie.
Inne działania niepożądane o podłożu immunologicznym
Biorąc pod uwagę mechanizm działania serplulimabu, mogą wystąpić inne potencjalne działania niepożądane o podłożu immunologicznym. W badaniach klinicznych u pacjentów leczonych serplulimabem w różnych dawkach i z różnymi typami nowotworów obserwowano inne śmiertelne i zagrażające życiu działania niepożądane o podłożu immunologicznym: małopłytkowość, ostry zespół wieńcowy, zawał mięśnia sercowego, immunologiczne zapalenie mózgu, miastenia i zespół miasteniczny (patrz punkt 4.8). Pacjentów należy poinformować o objawach miastenii i zespołów miastenicznych (np. osłabieniu mięśni i szybkim męczeniu się) oraz zalecić im natychmiastowe zgłoszenie się do lekarza w przypadku wystąpienia tych objawów.
W przypadku innych podejrzewanych działań niepożądanych o podłożu immunologicznym należy przeprowadzić odpowiednią ocenę w celu potwierdzenia etiologii i wykluczenia innych przyczyn. W zależności od nasilenia działań niepożądanych, w przypadku działań niepożądanych o podłożu immunologicznym stopnia 2 lub 3, które występują po raz pierwszy, podawanie serplulimabu należy wstrzymać. W przypadku nawracających działań niepożądanych o podłożu immunologicznym stopnia 3 (z wyjątkiem endokrynopatii) i działań niepożądanych o podłożu immunologicznym stopnia 4 serplulimab należy trwale odstawić. Stosowanie kortykosteroidów można rozpocząć według wskazań klinicznych (patrz punkt 4.2).
Reakcje związane z infuzją
U pacjentów otrzymujących serplulimab zgłaszano reakcje związane z infuzją. Pacjentów należy obserwować pod kątem klinicznych przedmiotowych i podmiotowych objawów reakcji związanych z infuzją. Pacjenci, u których wystąpiły reakcje związane z infuzją stopnia 1, mogą kontynuować przyjmowanie leku pod ścisłym nadzorem. U pacjentów, u których wystąpiły reakcje związane z infuzją stopnia 2 należy zmniejszyć szybkość infuzji lub przerwać leczenie. Można rozważyć zastosowanie leków przeciwgorączkowych i przeciwhistaminowych. Leczenie serplulimabem można wznowić pod ścisłym nadzorem, gdy reakcje związane z infuzją stopnia 2 zostaną opanowane. W przypadku reakcji związanych z infuzją stopnia ≥3 należy natychmiast przerwać infuzję, trwale przerwać podawanie leku oraz zastosować odpowiednie leczenie (patrz punkt 4.2).
Pacjenci wykluczeni z badań klinicznych
Z badań klinicznych wykluczono pacjentów z następującymi schorzeniami: czynna lub wcześniej udokumentowana choroba autoimmunologiczna, pacjenci z czynną gruźlicą, wirusowym zapaleniem wątroby typu B lub C albo zakażeniem wirusem HIV lub pacjenci, którzy przyjęli, szczepionkę zawierającą żywe atenuowane drobnoustroje ciągu 28 dni przed podaniem serplulimabu, pacjenci z jakimkolwiek czynnym zakażeniem wymagającym ogólnoustrojowego leczenia przeciwinfekcyjnego w ciągu 14 dni przed podaniem pierwszej dawki, zapalenie płuc lub śródmiąższowa choroba płuc w wywiadzie, pacjenci z czynnymi przerzutami do mózgu, istotna choroba układu sercowo-naczyniowego w wywiadzie (np. zawał mięśnia sercowego w ciągu pół roku), nadwrażliwość na inne przeciwciało monoklonalne w wywiadzie, stosowanie ogólnoustrojowych immunosupresyjnych produktów leczniczych w ciągu 2 tygodni przed otrzymaniem serplulimabu.
Substancje pomocnicze o znanym działaniu
Ten produkt leczniczy zawiera 0,98 mmol (lub 22,5 mg) sodu na fiolkę 10 ml, co odpowiada 1,1% zalecanego przez WHO maksymalnego dobowego spożycia sodu wynoszącego 2 g dla osoby dorosłej.
Ten produkt leczniczy zawiera 2,0 mg polisorbatu 80 (E 433) w każdej fiolce o objętości 10 ml. Polisorbaty mogą powodować reakcje alergiczne.
Instrukcje dotyczące rozcieńczania i przygotowania produktu leczniczego przed podaniem, patrz punkt 6.6.
Karta pacjenta
Lekarz przepisujący musi omówić z pacjentem ryzyko związane z leczeniem serplulimabem. Do każdej recepty pacjent otrzymuje kartę pacjenta.
4.5 Interakcje z innymi produktami leczniczymi i inne rodzaje interakcji
Nie przeprowadzono badań dotyczących interakcji. Ponieważ przeciwciała monoklonalne nie są metabolizowane przez enzymy cytochromu P450 (CYP) ani inne enzymy metabolizujące leki, nie przewiduje się, aby hamowanie lub indukcja tych enzymów przez jednocześnie podawane produkty lecznicze miały wpływ na farmakokinetykę produktu leczniczego HETRONIFLY.
Przed rozpoczęciem leczenia serplulimabem należy unikać stosowania kortykosteroidów o działaniu ogólnoustrojowym lub leków immunosupresyjnych ze względu na ich potencjalny wpływ na aktywność farmakodynamiczną i skuteczność. Ogólnoustrojowe kortykosteroidy lub inne leki immunosupresyjne można jednak stosować po rozpoczęciu podawania serplulimabu w celu leczenia działań niepożądanych o podłożu immunologicznym (patrz punkt 4.4).
4.6 Wpływ na płodność, ciążę i laktację
Kobiety w wieku rozrodczym/antykoncepcja
Kobiety w wieku rozrodczym powinny stosować skuteczną antykoncepcję w trakcie leczenia i przez co najmniej 6 miesięcy po przyjęciu ostatniej dawki serplulimabu.
Ciąża
Brak danych dotyczących stosowania serplulimabu u kobiet w ciąży. Badania na zwierzętach wykazały, że hamowanie szlaku PD-1 powoduje toksyczne działanie na zarodek i płód (patrz punkt 5.3). Wiadomo, że ludzka IgG przenika przez barierę łożyskową, a serplulimab jest IgG4; dlatego może zostać przeniesiony z organizmu matki do rozwijającego się płodu. Nie zaleca się stosowania serplulimabu w czasie ciąży i u kobiet w wieku rozrodczym niestosujących antykoncepcji.
Karmienie piersią
Nie wiadomo, czy serplulimab przenika do mleka ludzkiego. Wiadomo, że ludzkie IgG przenikają do mleka ludzkiego w ciągu pierwszych kilku dni po urodzeniu, a wkrótce ich stężenie zmniejsza się do niskiego poziomu. W związku z tym w tym krótkim okresie nie można wykluczyć ryzyka dla dziecka karmionego piersią. Następnie, jeśli będzie to klinicznie konieczne, serplulimab będzie można stosować podczas karmienia piersią.
Płodność
Nie przeprowadzono badań oceniających płodność. W związku z tym wpływ serplulimabu na płodność mężczyzn i kobiet jest nieznany.
4.7 Wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn
Serplulimab wywiera niewielki wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn. Ze względu na potencjalne działania niepożądane, takie jak zmęczenie (patrz punkt 4.8), pacjentom należy zalecić zachowanie ostrożności podczas prowadzenia pojazdów i obsługiwania maszyn do momentu uzyskania pewności, że serplulimab nie ma na nich niekorzystnego wpływu.
4.8 Działania niepożądane
Podsumowanie profilu bezpieczeństwa
Bezpieczeństwo stosowania serplulimabu w skojarzeniu z chemioterapią opiera się na danych zbiorczych uzyskanych od 1343 pacjentów. Najczęstszymi działaniami niepożądanymi były: niedokrwistość (80,2%), neutropenia (74,5%), leukopenia (71,6%), trombocytopenia (53,8%), nudności (44,4%), zmniejszenie apetytu (36,0%), łysienie (33,6%), hipoproteinemia (31,3%), osłabienie (29,9%) i wymioty (28,2%).
Najczęstszymi działaniami niepożądanymi stopnia ≥3. były neutropenia (46,2%), leukopenia (27,3%), niedokrwistość (25,8%), trombocytopenia (15,3%), hiponatremia (6,9%) i zapalenie płuc (5,6%).
Najczęstszymi poważnymi działaniami niepożądanymi były trombocytopenia (8,4%), zapalenie płuc (6,6%), neutropenia (6,0%), leukopenia (5,9%), niedokrwistość (4,5%) oraz zapalenie płuc o podłożu immunologicznym (3,3%).
Najczęstszymi działaniami niepożądanymi o podłożu immunologicznym były niedoczynność tarczycy (11,5%), reakcje skórne o podłożu immunologicznym (7,6%), nadczynność tarczycy (7,1%), choroba płuc o podłożu immunologicznym (5,5%), nieprawidłowa czynność wątroby (3,2%), zapalenie nerek i niewydolność nerek o podłożu immunologicznym (3,1%) i zapalenie jelita grubego o podłożu immunologicznym (1,6%).
Serplulimab odstawiono z powodu działań niepożądanych u 8,1% pacjentów. Najczęstszymi działaniami niepożądanymi prowadzącymi do przerwania leczenia były zapalenie płuc o podłożu immunologicznym (1,6%) i zapalenie płuc (1,3%).
Tabelaryczne zestawienie działań niepożądanych
Działania niepożądane zgłaszane podczas badań klinicznych i w okresie po wprowadzeniu do obrotu wymieniono według klasyfikacji układów i narządów oraz częstości występowania (patrz Tabela 2). O ile nie wskazano inaczej, częstości występowania działań niepożądanych opierają się na częstości występowania działań niepożądanych z wszystkich przyczyn zidentyfikowanych w badaniach klinicznych, w których 1343 pacjentów otrzymywało serplulimab w skojarzeniu z chemioterapią. Informacje na temat kluczowych cech pacjentów głównych badań klinicznych podano w punkcie 5.1.
Częstości występowania zdefiniowano następująco: bardzo często (≥ 1/10); często (≥ 1/100 do < 1/10); niezbyt często (≥ 1/1000 do < 1/100); rzadko (≥ 1/10 000 do < 1/1000); bardzo rzadko (< 1/10 000); częstość nieznana (częstość nie może być określona na podstawie dostępnych danych). W każdej grupie częstości działania niepożądane przedstawiono według malejącego nasilenia.
Tabela 2. Działania niepożądane u pacjentów leczonych serplulimabem* *
| Serplulimab w skojarzeniu z chemioterapią | |
| Zakażenia i zarażenia pasożytnicze | |
| Bardzo często | zapalenie płuca |
| Często | zakażenie dróg moczowychb, zakażenie dróg oddechowychc, zakażenie skóry |
| Niezbyt często | wstrząs septyczny |
| Rzadko | zapalenie żołądka i jelit, opryszczkowe zapalenie opon mózgowych i mózgu |
| Zaburzenia krwi i układu chłonnego | |
| Bardzo często | neutropenia, leukopenia, niedokrwistość, trombocytopenia, limfopenia |
| Często | nieprawidłowy wynik testu krzepnięciad, granulocytopenia, gorączka neutropeniczna |
| Rzadko | zapalenie węzłów chłonnych |
| Zaburzenia układu immunologicznego | |
| Często | reakcja związania z infuzjąe |
| Niezbyt często | reakcja anafilaktyczna |
| Zaburzenia endokrynologiczne | |
| Bardzo często | niedoczynność tarczycyf, nadczynność tarczycyg, hiperglikemia lub cukrzyca typu Ih |
| Często | zapalenie tarczycyi , |
| Niezbyt często | niewydolność nadnerczy j, inne zaburzenia tarczycy k, zapalenie przysadki, nieprawidłowe wyniki badań czynności tarczycy l, niedoczynność przytarczyc |
| Rzadko | nadczynność kory nadnerczy |
| Zaburzenia metabolizmu i odżywiania | |
| Bardzo często | hiperlipidemia, zmniejszenie apetytu, hipoproteinemia, hiperurykemia, zaburzenia równowagi elektrolitowejm, zmniejszenie masy ciała |
| Często | hipoglikemia |
| Niezbyt często | nieprawidłowe stężenie lipoprotein we krwi |
| Zaburzenia psychiczne | |
| Bardzo często | bezsenność |
| Zaburzenia układu nerwowego | |
| Często | parestezje, ból głowy, zawroty głowy, neuropatia obwodowan |
| Niezbyt często | zawroty głowy, immunologiczne zapalenie mózguo, neurotoksyczność, udar niedokrwienny mózgu, zaburzenia smaku, zaburzenia pamięci |
| Rzadko | zaburzenia motoryczne, miastenia, zespół miasteniczny |
| Zaburzenia oka | |
| Niezbyt często | niewyraźne widzenie, zapalenie rogówki, zapalenie spojówek |
| Zaburzenia serca | |
| Bardzo często | arytmiap |
| Często | tachykardia zatokowa, zaburzenia przewodzeniaq, bradykardia zatokowa, niewydolność sercar, zwiększenie stężenia troponiny, uszkodzenie mięśnia sercowego |
| Niezbyt często | niedokrwienie mięśnia sercowego, wysięk osierdziowy, zapalenie mięśnia sercowego |
| Rzadko | kardiomiopatia |
| Zaburzenia naczyniowe | |
| Często | nadciśnienie tętnicze, zapalenie naczyń, niedociśnienie tętnicze, |
| Niezbyt często | zakrzepica żylna |
| Zaburzenia układu oddechowego, klatki piersiowej i śródpiersia | |
| Bardzo często | kaszel, ból w klatce piersiowej |
| Często | zapalenie płucs, duszność, dysfonia, zatorowość płucna |
| Niezbyt często | niewydolność oddechowa |
| Zaburzenia żołądka i jelit | |
| Bardzo często | nudności, zaparcia, biegunka, wymioty |
| Często | dysfagia, bóle brzucha, wzdęcia, zaburzenia żołądka i jelitt, zapalenie jamy ustnej, niestrawność, suchość w jamie ustnej, zapalenie błony śluzowej żołądka |
| Niezbyt często | zapalenie jelitu, zapalenie trzustki o podłożu immunologicznym, krwawienie z dziąseł, zapalenie przełyku, wrzód żołądka |
| Zaburzenia wątroby i dróg żółciowych | |
| Bardzo często | zwiększenie aktywności aminotransferazy alaninowej, zwiększenie aktywności aminotransferazy asparaginianowej |
| Często | zwiększenie aktywności gamma-glutamylotransferazy, hiperbilirubinemia, uszkodzenie wątrobyv |
| Zaburzenia skóry i tkanki podskórnej | |
| Bardzo często | wysypkaw, łysienie |
| Często | świąd, zapalenie skóryx |
| Niezbyt często | zaburzenia pigmentacji, łuszczyca, suchość skóry, nadmierna potliwość |
| Rzadko | toksyczna rozpływna martwica naskórka |
| Zaburzenia układu mięśniowo-szkieletowego i tkanki łącznej | |
| Bardzo często | ból mięśniowo-szkieletowy |
| Często | zapalenie stawów |
| Rzadko | autoimmunologiczne zapalenie mięśniy |
| Zaburzenia nerek i dróg moczowych | |
| Bardzo często | obecność białka w moczu, zwiększenie stężenia kreatyniny we krwi |
| Często | zwiększenie stężenia mocznika we krwi, krwiomocz, uszkodzenie nerekz, |
| Niezbyt często | bóle podczas oddawania moczu, częste oddawanie moczu |
| Zaburzenia ogólne i stany w miejscu podania | |
| Bardzo często | gorączka, astenia |
| Często | złe samopoczucie, obrzęk |
| Niezbyt często | dreszcze |
| Badania diagnostyczne | |
| Bardzo często | zwiększona aktywność fosfatazy zasadowej we krwi, zwiększenie stężenia mioglobiny we krwi, zwiększenie aktywności fosfokinazy kreatynowej we krwi, zwiększenie stężenia amylazy |
| Niezbyt często | zwiększenie aktywności lipazy |
* Częstość występowania działań niepożądanych przedstawiona w Tabeli 2 może nie być w pełni związana z samym serplulimabem, ale może uwzględniać wpływ choroby zasadniczej lub innych produktów leczniczych stosowanych w skojarzeniu.
Poniższe terminy reprezentują grupę powiązanych zdarzeń opisujących stan chorobowy, a nie pojedyncze zdarzenie:
a. Obejmuje zapalenie płuc, ropień płuca.
b. Obejmuje zakażenie dróg moczowych, bezobjawową bakteriurię, wynik dodatni w badaniu białych krwinek.
c. Obejmuje infekcję górnych dróg oddechowych, zapalenie gardła i migdałków, objawy grypopodobne, infekcję dolnych dróg oddechowych.
d. Obejmuje wydłużenie czasu częściowej tromboplastyny po aktywacji, czas częściowej tromboplastyny po aktywacji, skrócenie czasu częściowej tromboplastyny po aktywacji, zmniejszenie międzynarodowego współczynnika znormalizowanego, zwiększenie stężenia protrombiny, zaburzenia krzepnięcia, nadkrzepliwość.
e. Obejmuje nadwrażliwość na lek, reakcję związaną z infuzją.
f. Obejmuje niedoczynność tarczycy, zwiększenie stężenia hormonu tyreotropowego we krwi, zmniejszenie stężenia wolnej tyroksyny, zmniejszenie stężenia tyroksyny, ośrodkową niedoczynność tarczycy, zmniejszenie stężenia trójjodotyroniny, zmniejszenie stężenia wolnej trójjodotyroniny, niedoczynność tarczycy o podłożu immunologicznym. g. Obejmuje nadczynność tarczycy, zmniejszenie stężenia hormonu tyreotropowego we krwi, zwiększenie stężenia tyroksyny, zwiększenie stężenia trójjodotyroniny, zwiększenie stężenia wolnej trójjodotyroniny, zwiększenie stężenia wolnej tyroksyny, niedoczynność tarczycy o podłożu immunologicznym.
h. Obejmuje hiperglikemię, cukrzycę typu 1, zwiększenie stężenia glukozy we krwi, cukrzycę typu 2, zaburzoną tolerancję glukozy na czczo, cukrzycową kwasicę ketonową, zwiększenie stężenia ciał ketonowych we krwi, zaburzoną tolerancję glukozy, kwasicę ketonową, glikozurię.
i. Obejmuje zaburzenia tarczycy, zapalenie tarczycy.
j. Obejmuje niewydolność nadnerczy, obniżone stężenie kortyzolu.
k. Obejmuje zespół choroby tarczycy z eutyreozą, nieprawidłowości tarczycy w badaniu ultrasonograficznym.
l. Obejmuje wynik pozytywny w badaniu na obecność przeciwciał przeciwtarczycowych, zwiększenie stężenia tyreoglobuliny.
m. Obejmuje hiponatremię, hipokalcemię, hipokaliemię, hipomagnezemię, hipofosfatemię, hipochloremię, hiperfosfatemię, hiperkaliemię, hipermagnezemię, hiperkalcemię. n. Obejmuje neuropatię obwodową, obwodową neuropatię czuciowo-ruchową, neuropatię
o podłożu immunologicznym.
o. Obejmuje immunologiczne zapalenie mózgu i autoimmunologiczne zapalenie mózgu. p. Obejmuje dodatkowe skurcze nadkomorowe, częstoskurcz nadkomorowy, arytmię, dodatkowe skurcze komorowe, arytmię nadkomorową, migotanie przedsionków, częstoskurcz przedsionkowy, bradyarytmię, zespół wczesnej repolaryzacji, arytmię komorową, palpitacje, nieprawidłowości w elektrokardiogramie.
q. Obejmuje blok przedsionkowo-komorowy pierwszego stopnia, blok prawej odnogi pęczka
Hisa, wydłużenie czasu przewodzenia przedsionkowego, blok lewej odnogi pęczka Hisa, ubytek przewodzenia śródkomorowego.
r. Obejmuje niewydolność serca, ostrą niewydolność serca, niewydolność lewej komory, niewydolność sercowo-płucna, zwiększenie stężenia N-końcowego prohormonu peptydu natriuretycznego mózgowego.
s. Obejmuje choroby płuc o podłożu immunologicznym, zapalenie płuc, śródmiąższową chorobę płuc.
t. Obejmuje nabytą przetokę tchawiczo-przełykową, krwotok z przewodu pokarmowego, zaburzenia żołądka i jelit, niedrożność jelit.
u. Obejmuje zapalenie jelit, zakaźne zapalenie jelit, zapalenie jelit i okrężnicy o podłożu immunologicznym, zapalenie jelita grubego, wrzodziejące zapalenie jelita grubego, zapalenie jelit i okrężnicy, zapalenie dwunastnicy.
v. Obejmuje nieprawidłową czynność wątroby, polekowe uszkodzenie wątroby, uszkodzenie wątroby, zapalenie wątroby o podłożu immunologicznym, zaburzenia czynności wątroby
o podłożu immunologicznym**, niewydolność wątroby**.
w. Obejmuje wysypkę, wysypkę plamisto-grudkową, egzemę, wysypkę polekową, rumień, toksyczność skórną, zespół erytrodyzestezji dłoniowo-podeszwowej. x. Obejmuje autoimmunologiczne zapalenie skóry, zapalenie skóry, alergiczne zapalenie skóry, pęcherzowe zapalenie skóry, łojotokowe zapalenie skóry.
y. Obejmuje zapalenie mięśni**, zapalenie mięśni o podłożu immunologicznym. z. Obejmuje ostre uszkodzenie nerek, niewydolność nerek, zaburzenia czynności nerek, uszkodzenie nerek, przewlekłą chorobę nerek, obniżony klirens kreatyniny, zapalenie nerek
o podłożu immunologicznym.
** Zdarzenie zaobserwowane w okresie po wprowadzeniu do obrotu
Opis wybranych działań niepożądanych
Serplulimab wiąże się z występowaniem działań niepożądanych o podłożu immunologicznym. Dane dotyczące następujących działań niepożądanych o podłożu immunologicznym opierają się na danych pochodzących od 2086 pacjentów, którzy otrzymywali serplulimab w monoterapii (n=292) lub w skojarzeniu z innymi produktami leczniczymi (n=1794) w dziewięciu dawkach (0,3, 1, 3, 10 mg/kg mc. co 2 tygodnie, 4,5 mg/kg mc. co 3 tygodnie, 200 mg co 2 tygodnie, 300 mg co 3 tygodnie lub 400 mg co 4 tygodnie, lub 600 mg co 6 tygodni) w dziesięciu badaniach klinicznych. Wytyczne dotyczące postępowania w przypadku tych działań niepożądanych opisano w punktach 4.2 i 4.4.
Choroba płuc o podłożu immunologicznym
Choroba płuc o podłożu immunologicznym wystąpiła u 4,9% pacjentów, w tym stopnia 3, 4 lub 5 u, odpowiednio, 1,2%, 0,2% i 0,3% pacjentów. Mediana czasu do wystąpienia choroby wyniosła 4,40 miesiąca (zakres: 0,03-34,53 miesiąca). Mediana czasu trwania wyniosła 1,76 miesiąca (zakres: 0,10-13,34 miesiąca). 2,5% pacjentów otrzymywało leczenie kortykosteroidami w dużych dawkach. Choroba płuc o podłożu immunologicznym doprowadziła do przerwania leczenia u 1,3% pacjentów.
Zapalenie jelita grubego o podłożu immunologicznym
Zapalenie jelita grubego o podłożu immunologicznym wystąpiło u 2,0% pacjentów, w tym stopnia 3 u 0,6% pacjentów i stopnia 5 u < 0,1% pacjentów. Mediana czasu do wystąpienia choroby wyniosła 3,35 miesiąca (zakres: 0,03-30,55 miesiąca). Mediana czasu trwania wyniosła 0,43 miesiąca (zakres: 0,03-8,94 miesiąca). 0,7% pacjentów otrzymywało leczenie kortykosteroidami w dużych dawkach. Zapalenie jelita grubego o podłożu immunologicznym doprowadziło do przerwania leczenia u 0,2% pacjentów.
Zapalenie wątroby o podłożu immunologicznym
Zapalenie wątroby wystąpiło u 0,8% pacjentów, w tym stopnia 3 u 0,3% pacjentów, stopnia 4 u 0,1% pacjentów i stopnia 5 u 0,1% pacjentów. Mediana czasu do wystąpienia choroby wyniosła 2,48 miesiąca (zakres: 0,36-26,78 miesiąca). Mediana czasu trwania wyniosła 0,95 miesiąca (zakres: 0,10-8,48 miesiąca). 0,4% pacjentów otrzymywało leczenie kortykosteroidami w dużych dawkach. Zapalenie wątroby doprowadziło do przerwania leczenia u 0,3% pacjentów. Nieprawidłowa czynność wątroby wystąpiła u 3,7% pacjentów, w tym stopnia 3 u 0,8% pacjentów, i stopnia 4 u 0,1% pacjentów. Mediana czasu do wystąpienia choroby wyniosła 2,30 miesiąca (zakres: 0,07-45,31 miesiąca). Mediana czasu trwania wyniosła 1,31 miesiąca (zakres: 0,26-17,54 miesiąca). 0,5% pacjentów otrzymywało leczenie kortykosteroidami w dużych dawkach. Nieprawidłowa czynność wątroby doprowadziła do przerwania leczenia u 0,2% pacjentów.
Zapalenie nerek i zaburzenia czynności nerek o podłożu immunologicznym
Zapalenie nerek i zaburzenia czynności nerek o podłożu immunologicznym wystąpiły u 3,0% pacjentów, w tym stopnia 3 u 0,3% pacjentów i stopnia 4 u < 0,1% pacjentów. Mediana czasu do wystąpienia choroby wyniosła 2,83 miesiąca (zakres: 0,23-17,77 miesiąca). Mediana czasu trwania wyniosła 1,48 miesiąca (zakres: 0,13-17,94 miesiąca). 0,4% pacjentów otrzymywało leczenie kortykosteroidami w dużych dawkach. Zapalenie nerek i zaburzenia czynności nerek o podłożu immunologicznym doprowadziły do przerwania leczenia u 0,2% pacjentów.
Endokrynopatie o podłożu immunologicznym
Niedoczynność tarczycy
Niedoczynność tarczycy wystąpiła u 11,7% pacjentów, w tym stopnia 3 u 0,2% pacjentów. Mediana czasu do wystąpienia choroby wyniosła 3,83 miesiąca (zakres: 0,46-34,10 miesiąca). Mediana czasu trwania wyniosła 2,73 miesiąca (zakres: 0,13-29,08 miesiąca). 6,7% pacjentów otrzymało terapię zastępczą hormonami tarczycy. Mniej niż 0,1% pacjentów przerwało leczenie serplulimabem z powodu niedoczynności tarczycy.
Nadczynność tarczycy
Nadczynność tarczycy wystąpiła u 6,7% pacjentów. Nie obserwowano nadczynności tarczycy stopnia ≥ 3. Mediana czasu do wystąpienia choroby wyniosła 2,73 miesiąca (zakres: 0,62-31,18 miesiąca). Mediana czasu trwania wyniosła 1,45 miesiąca (zakres: 0,07-17,77 miesiąca). Żaden pacjent nie przerwał leczenia serplulimabem z powodu nadczynności tarczycy.
Zapalenie tarczycy
Zapalenie tarczycy wystąpiło u 0,7% pacjentów. Nie obserwowano zapalenia tarczycy stopnia ≥ 3. Mediana czasu do wystąpienia choroby wyniosła 6,64 miesiąca (zakres: 0,99-13,50 miesiąca). Mediana czasu trwania wyniosła 1,30 miesiąca (zakres: 0,56-11,30 miesiąca). 0,2% pacjentów otrzymało terapię zastępczą hormonami tarczycy. Żaden pacjent nie przerwał leczenia serplulimabem z powodu zapalenia tarczycy.
Zaburzenia nadnerczy
Zaburzenia nadnerczy wystąpiły u 0,5% pacjentów w tym stopnia 3 u 0,1% pacjentów. Mediana czasu do wystąpienia choroby wyniosła 6,24 miesiąca (zakres: 3,55-21,45 miesiąca). Mediana czasu trwania wyniosła 4,60 miesiąca. < 0,1% pacjentów otrzymało leczenie dużymi dawkami kortykosteroidów. Żaden pacjent nie przerwał leczenia serplulimabem z powodu zaburzeń nadnerczy.
Zaburzenia przysadki mózgowej
Zaburzenia przysadki wystąpiły u 0,8% pacjentów, w tym stopnia 3 u 0,1% pacjentów. Mediana czasu do wystąpienia choroby wyniosła 6,72 miesiąca (zakres: 1,41-20,53 miesiąca). Mediana czasu trwania wyniosła 3,25 miesiąca. 0,2% pacjentów otrzymywało leczenie kortykosteroidami w dużych dawkach. Zaburzenia przysadki doprowadziły do przerwania leczenia u 0,1% pacjentów.
Cukrzyca typu I/hiperglikemia
Cukrzyca typu I/hiperglikemia wystąpiła u 0,9% pacjentów, w tym stopnia 3 u 0,4% pacjentów i stopnia 4 u 0,1% pacjentów. Mediana czasu do wystąpienia choroby wyniosła 4,34 miesiąca (zakres: 0,69-40,28 miesiąca). Mediana czasu trwania wyniosła 3,48 miesiąca (zakres 0,53-10,68). 0,5% pacjentów otrzymało insulinową terapię zastępczą. Cukrzyca typu I/hiperglikemia doprowadziły do przerwania leczenia u < 0,1% pacjentów.
Niepożądane reakcje skórne o podłożu immunologicznym
Niepożądane reakcje skórne o podłożu immunologicznym wystąpiły u 7,8% pacjentów, w tym stopnia 3 u 0,8% pacjentów, stopnia 4 u < 0,1% pacjentów i stopnia 5 u < 0,1% pacjentów. Mediana czasu do wystąpienia choroby wyniosła 2,96 miesiąca (zakres: 0,03-30,52 miesiąca). Mediana czasu trwania wyniosła 1,56 miesiąca (zakres: 0,07-19,06 miesiąca). 1,2% pacjentów otrzymywało leczenie kortykosteroidami w dużych dawkach. Skórne działania niepożądane o podłożu immunologicznym doprowadziły do przerwania leczenia u 0,5% pacjentów.
Zapalenie trzustki o podłożu immunologicznym
Zapalenie trzustki o podłożu immunologicznym wystąpiło u 1,0% pacjentów, w tym stopnia 3 u 0,3% pacjentów, stopnia 4 u 0,2% pacjentów i stopnia 5 u < 0,1% pacjentów. Mediana czasu do wystąpienia choroby wyniosła 2,86 miesiąca (zakres: 0,23-13,67 miesiąca). Mediana czasu trwania wyniosła 0,76 miesiąca (zakres: 0,16-10,12 miesiąca). 0,1% pacjentów otrzymywało leczenie kortykosteroidami w dużych dawkach. Zapalenie trzustki o podłożu immunologicznym doprowadziło do przerwania leczenia u 0,2% pacjentów.
Zapalenie mięśnia sercowego o podłożu immunologicznym
Zapalenie mięśnia sercowego o podłożu immunologicznym wystąpiło u 0,7% pacjentów, w tym stopnia 3 u 0,1% pacjentów, stopnia 4 u < 0,1% pacjentów i stopnia 5 u 0,2% pacjentów. Mediana czasu do wystąpienia choroby wyniosła 1,71 miesiąca (zakres: 0,26-20,70 miesiąca). Mediana czasu trwania wyniosła 0,79 miesiąca (zakres: 0,30-5,72 miesiąca). 0,5% pacjentów otrzymywało leczenie kortykosteroidami w dużych dawkach. Zapalenie mięśnia sercowego o podłożu immunologicznym doprowadziło do przerwania leczenia u 0,3% pacjentów.
Zapalenie błony naczyniowej oka o podłożu immunologicznym
Zapalenie błony naczyniowej oka o podłożu immunologicznym wystąpiło u < 0,1% pacjentów i miało nasilenie stopnia 1. Czas do wystąpienia choroby wynosił 6,90 miesiąca. Czas trwania zapalenia błony naczyniowej oka o podłożu immunologicznym wynosił 1,35 miesiąca. Zdarzenie ustąpiło.
Inne działania niepożądane o podłożu immunologicznym
Inne klinicznie istotne działania niepożądane o podłożu immunologicznym zgłaszane u pacjentów otrzymujących serplulimab były następujące. W przypadku niektórych spośród tych działań niepożądanych zgłaszano przypadki ciężkie lub śmiertelne.
Krew i układ chłonny: niedokrwistość, leukopenia, trombocytopenia, neutropenia.
Układ nerwowy: zapalenie mózgu o podłożu immunologicznym, neuropatia obwodowa, padaczka, encefalopatia, obwodowa neuropatia czuciowo-ruchowa.
Zaburzenia oka: niewyraźne widzenie.
Sercowe/naczyniowe: ostry zespół wieńcowy, zawał mięśnia sercowego, niewydolność serca, kardiotoksyczność, zwiększone stężenie troponiny, nieprawidłowy wynik badania czynności serca.
Układ oddechowy, klatka piersiowa i śródpiersie: duszność, przewlekła obturacyjna choroba płuc, niewydolność oddechowa.
Przewód pokarmowy: owrzodzenie jamy ustnej, wymioty, zapalenie odbytnicy, krwotok z górnego odcinka przewodu pokarmowego.
Zaburzenia ogólne i stany w miejscu podania: astenia, zmęczenie, gorączka.
Inne: zaburzenia lękowe, nietypowe zachowanie, ostre zapalenie dróg żółciowych, posocznica, zwiększenie aktywności fosfatazy zasadowej we krwi, zapalenie otrzewnej, zwiększenie stężenia fosfatazy alkalicznej we krwi, zwiększenie stężenia fosfokinazy kreatynowej we krwi, zwiększenie stężenia dehydrogenazy mleczanowej we krwi, zwiększenie stężenia N-końcowego prohormonu peptydu natriuretycznego mózgowego, zwiększenie stężenia cholesterolu we krwi, zaburzenia równowagi elektrolitowej, przewlekła choroba nerek, zapalenie dróg moczowych.
Reakcje związane z infuzją
Reakcje związane z infuzją o podłożu immunologicznym wystąpiły u 1,7% pacjentów, w tym stopnia 3 u 0,1% pacjentów i stopnia 4 u 0,1% pacjentów. Mediana czasu do wystąpienia choroby wyniosła 1,74 miesiąca (zakres: 0,03-34,04 miesiąca). Mediana czasu trwania wyniosła 0,07 miesiąca (zakres: 0,03-6,70 miesiąca). Żaden pacjent nie przerwał leczenia serplulimabem z powodu reakcji związanych z infuzją.
Nieprawidłowe wyniki badań laboratoryjnych
Odsetek pacjentów, u których wystąpiła zmiana od wartości początkowej do nieprawidłowości w wynikach badań laboratoryjnych stopnia ≥ 3 był następujący: 0,5% w przypadku zmniejszenia liczby płytek krwi, 0,3% w przypadku zmniejszenia liczby neutrofilów, 0,2% w przypadku zwiększenia aktywności fosfokinazy kreatynowej we krwi, 0,1% w przypadku zmniejszenia liczby krwinek białych, 0,1% w przypadku zwiększenia stężenia troponiny I.
Pacjenci w podeszłym wieku
Nie zgłoszono żadnych ogólnych różnic w bezpieczeństwie stosowania pomiędzy pacjentami w podeszłym wieku (≥ 65 lat) i pacjentami młodszymi. Dane dotyczące pacjentów w wieku ≥ 75 lat są zbyt ograniczone, aby można było sformułować wnioski na temat tej populacji.
Zgłaszanie podejrzewanych działań niepożądanych
Po dopuszczeniu produktu leczniczego do obrotu istotne jest zgłaszanie podejrzewanych działań niepożądanych. Umożliwia to nieprzerwane monitorowanie stosunku korzyści do ryzyka stosowania produktu leczniczego. Osoby należące do fachowego personelu medycznego powinny zgłaszać wszelkie podejrzewane działania niepożądane za pośrednictwem krajowego systemu zgłaszania wymienionego w aneksie V.
4.9 Przedawkowanie
W przypadku przedawkowania należy bardzo dokładnie kontrolować pacjentów pod kątem przedmiotowych i podmiotowych objawów działań niepożądanych oraz natychmiast zastosować odpowiednie leczenie objawowe.
5. WŁAŚCIWOŚCI FARMAKOLOGICZNE
5.1 Właściwości farmakodynamiczne
Grupa farmakoterapeutyczna: leki przeciwnowotworowe, przeciwciała monoklonalne i koniugaty przeciwciał z lekami, inhibitory PD-1/PD-L1 (białko programowanej śmierci komórki-1/ligand śmierci1).
Kod ATC: L01FF12.
Mechanizm działania
Serplulimab (HLX10) jest humanizowanym przeciwciałem monoklonalnym IgG4, które wiąże się z receptorem programowanej śmierci komórki-1 (PD-1) i blokuje jego interakcję z ligandami PD-L1 i PD-L2. Receptor PD-1 jest negatywnym regulatorem aktywności limfocytów T, który, jak wykazano, bierze udział w kontrolowaniu odpowiedzi immunologicznych limfocytów T. Połączenie PD-1 z ligandami PD-L1 i PD-L2, które ulegają ekspresji w komórkach prezentujących antygen i mogą ulegać ekspresji w komórkach nowotworowych lub innych w mikrośrodowisku nowotworu, powoduje hamowanie proliferacji limfocytów T i wydzielania cytokin. Serplulimab nasila odpowiedź limfocytów T, w tym odpowiedź przeciwnowotworową, poprzez blokowanie wiązania PD-1 z ligandami PD-L1 i PD-L2.
Zajęcie receptora PD-1 w limfocytach T krwi obwodowej i zdolność uwalniania interleukiny 2 (IL-2) in vitro badano na okresie próbnym I fazy z udziałem 29 chińskich pacjentów z zaawansowanym guzem litym, którym wstrzyknięto dawki pojedyncze i wielokrotne (0,3 mg/kg mc., 1 mg/kg mc., 3 mg/kg mc., 10 mg/kg mc.) serplulimabu. Wynik wskazał, że serplulimab może stabilnie utrzymywać stan nasycenia zajętości receptorów i trwałą blokadę funkcjonalną w dawce od 0,3 mg/kg mc. do 10 mg/kg mc. podawanej co 2 tygodnie.
Skuteczność kliniczna i bezpieczeństwo
Drobnokomórkowy rak płuca (DRP)
ASTRUM-005: Randomizowane badanie III fazy z udziałem pacjentów z rozległym stadium DRP, którzy nie byli wcześniej leczeni chemioterapią w skojarzeniu z karboplatyną i etopozydem
Skuteczność serplulimabu w skojarzeniu z chemioterapią (karboplatyna i etopozyd) w leczeniu pierwszego rzutu zaawansowanego DRP oceniano w badaniu ASTRUM-005 (NCT04063163), randomizowanym, wieloregionalnym badaniu klinicznym fazy III prowadzonym metodą podwójnie ślepej próby. Pierwszorzędowym punktem końcowym w ocenie skuteczności było przeżycie całkowite (ang. overall survival, OS). Drugorzędowymi punktami końcowymi w ocenie skuteczności były przeżycie wolne od progresji (ang. progression free survival, PFS), odsetek obiektywnych odpowiedzi (ang. objective response rate, ORR) i czas trwania odpowiedzi (ang. duration of response, DOR), ocenione przez niezależną komisję ds. przeglądu radiologicznego (ang. independent radiology review committee, IRRC) i badacza na podstawie kryteriów RECIST 1.1. Analizę pierwszorzędowego punktu końcowego przeprowadzono po 25 i 33 miesiącach od rozpoczęcia badania klinicznego. Schematy leczenia badanego zostały odślepione po analizie głównej.
Do badania włączono dorosłych pacjentów (w wieku co najmniej 18 lat) z rozsianym DRP (zgodnie z systemem klasyfikacji Veterans Administration Lung Study Group [VALG]), którzy nie otrzymywali leczenia ogólnoustrojowego i których stopień sprawności w skali ECOG wynosił 0 lub 1. Pacjenci byli wykluczani, jeśli mieli czynne lub nieleczone przerzuty do ośrodkowego układu nerwowego; czynną chorobę autoimmunologiczną; podanie ogólnoustrojowych immunosupresyjnych produktów leczniczych w ciągu 14 dni przed pierwszą dawką.
Do badania włączono i zrandomizowano (2:1) 585 pacjentów do jednego ze schematów leczenia opisanych w Tabeli 3. Randomizację stratyfikowano według poziomu ekspresji PD-L1 (ujemny: punktacja odsetka guza [TPS] < 1%, dodatni: TPS ≥ 1% lub niemożliwy do oceny/niedostępny, mierzony za pomocą zestawu PD-L1 IHC 22C3 pharmDx), przerzuty do mózgu (tak lub nie) i wiek (≥ 65 lat lub < 65 lat).
Tabela 3. Schematy leczenia dożylnego
| Schemat leczenia | Faza indukcyjna (Cztery 21-dniowe cykle) | Faza podtrzymująca (21-dniowe cykle) |
| A | Serplulimab (4,5 mg/kg mc.)a + karboplatyna (AUC=5, do 750 mg)b + etopozyd (100 mg/m2)b,c | Serplulimab (4,5 mg/kg mc.)a |
| B | Placebo + karboplatyna (AUC=5, do 750 mg)b + etopozyd (100 mg/m2)b,c | Placebo |
A. Serplulimab podawano do momentu progresji choroby lub wystąpienia nieakceptowalnej toksyczności.
B. Karboplatynę i etopozyd podawano do ukończenia 4 cykli, postępu choroby lub nieakceptowalnej toksyczności, w zależności od tego, co nastąpiło wcześniej.
C. Etopozyd podawano w 1, 2 i 3 dniu każdego cyklu.
Charakterystyka wyjściowa była zrównoważona pomiędzy grupami terapeutycznymi. Wśród włączonych pacjentów 68,5% stanowili Azjaci (401 pacjentów), a 31,5% osoby niebędące Azjatami (184 pacjentów), wszyscy byli rasy białej. Mediana wieku wyniosła 62 lata (zakres: 28-83), przy czym 39,3% pacjentów było w wieku ≥ 65 lat, a 1,9% pacjentów było w wieku ≥ 75 lat. 82,2% pacjentów stanowili mężczyźni. Wyjściowy wynik stopnia sprawności w skali ECOG wynosił 0 (17,6%) lub 1 (82,4%). U 16,9% pacjentów stwierdzono dodatni wynik PD-L1 (TPS ≥ 1%). U 13,3% pacjentów występowały przerzuty do mózgu.
W momencie zakończenia analizy okresowej w dniu 22 października 2021 r., kiedy zaobserwowano 66% wcześniej zdefiniowanych zdarzeń OS (zdefiniowano około 226, faktycznie wystąpiło 246 zdarzeń OS), średni czas obserwacji pacjentów pod kątem przeżycia wynosił 12,3 miesiąca. Wyniki OS, PFS i ORR z analizy okresowej podsumowano w Tabeli 4.
Tabela 4. Dane dotyczące skuteczności w momencie analizy głównej (data zakończenia zbierania danych: 22 października 2021 r.)
Grupa A (serplulimab + karboplatyna + etopozyd) | Grupa B (placebo + karboplatyna + etopozyd) | ||
| Liczba pacjentów | 389 | 196 | |
| Pierwszorzędowy punkt końcowy | |||
| OS | Liczba pacjentów, u których wystąpiły zdarzenia, n (%) | 146 (37,5%) | 100 (51,0%) |
| Mediana OS (miesiące) | 15,4 | 10,9 | |
| Współczynnik ryzyka (95% CI) | 0,63 (0,49-0,82) | ||
| Wartość p | < 0,001 | ||
| Drugorzędowe punkty końcowe | |||
PFS -IRRC według RECIST 1.1 | Mediana PFS (miesiące) | 5,7 | 4,3 |
| Współczynnik ryzyka (95% CI) | 0,48 (0,38-0,59) | ||
| Potwierdzony ORR | (%) | 67,4% | 58,7% |
| Mediana DOR | Miesiące (95% CI) | 5,8 (5,2-7,5) | 4,1 (3,0-4,2) |
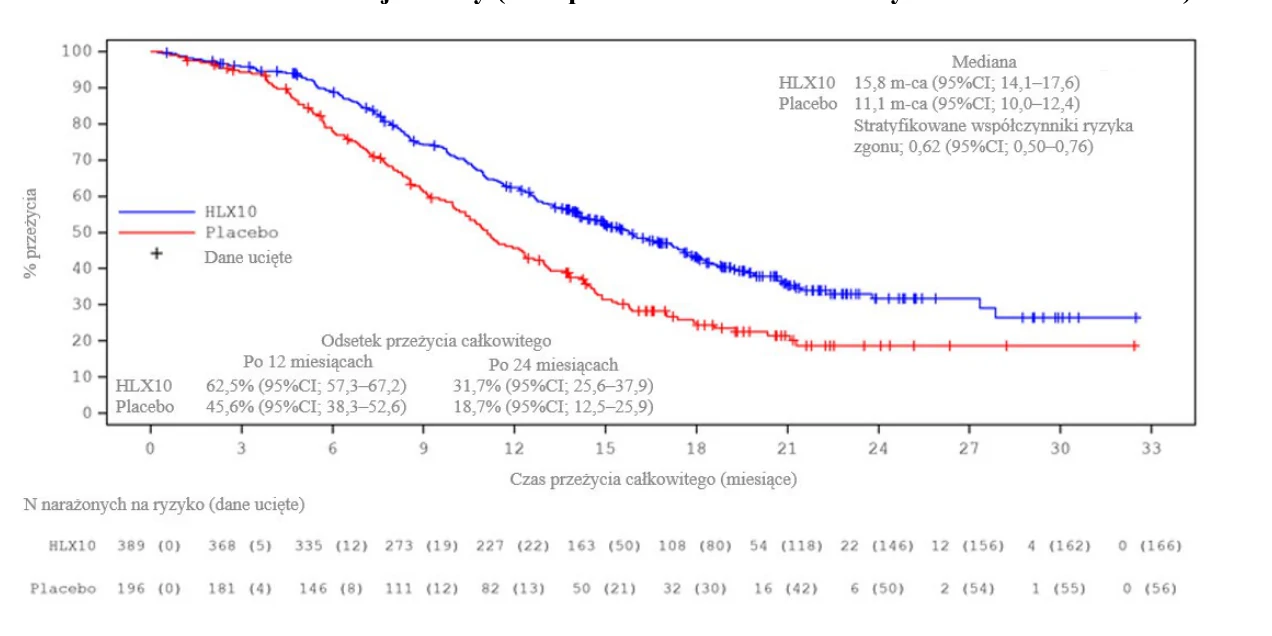
Zaktualizowana analiza po odślepieniu z dłuższym czasem obserwacji (mediana: 19,7 miesiąca) została przeprowadzona do daty zakończenia zbierania danych 13 czerwca 2022 r., kiedy to zaobserwowano 100% wcześniej zdefiniowanych zdarzeń OS (zdefiniowano około 342, faktycznie wystąpiły 363 zdarzenia OS). Mediana OS wyniosła 15,8 miesiąca w grupie leczonej serplulimabem i 11,1 miesiąca w grupie placebo. Stratyfikowany HR (95% CI) wyniósł 0,62 (0,50, 0,76). Mediana PFS w ocenie IRRC według kryteriów RECIST 1.1 wyniosła, odpowiednio, 5,7 miesiąca i 4,3 miesiąca, przy stratyfikowanym HR (95% CI) wynoszącym 0,47 (0,38,0,58). Wyniki analizy końcowej dotyczące skuteczności były zgodne z analizą pierwotną. Krzywe Kaplana-Meiera dla OS i PFS z analizy końcowej przedstawiono na Rysunkach 1 i 2.
Rysunek 1. Krzywa Kaplana-Meiera przeżycia całkowitego w populacji ogólnej (ITT) w momencie zaktualizowanej analizy (data przerwania zbierania danych: 13 czerwca 2022 r.)
Rysunek 2. Krzywa Kaplana-Meiera przeżycia wolnego od progresji choroby (RECIST 1.1) według IRRC w populacji ogólnej (ITT) w momencie zaktualizowanej analizy (data przerwania zbierania danych: 13 czerwca 2022 r.)
Niedrobnokomórkowy rak płuca (NSCLC)
ASTRUM-002: Randomizowane badanie III fazy z udziałem pacjentów z miejscowo zaawansowanym lub przerzutowym niepłaskonabłonkowym niedrobnokomórkowym rakiem płuca (NDRP), którzy nie byli wcześniej leczeni chemioterapią w skojarzeniu z karboplatyną i pemetreksedem.
Badanie ASTRUM-002 składało się z dwóch etapów. Etap I był jednoramienną fazą wstępną próby klinicznej dotyczącą bezpieczeństwa, mającą na celu ocenę bezpieczeństwa, tolerancji i wstępnej skuteczności serplulimabu w skojarzeniu z bewacyzumabem i chemioterapią (karboplatyna + pemetreksed) jako leczenia pierwszego rzutu w przypadku zaawansowanego niepłaskonabłonkowego NDRP. Etap II był trójramiennym, randomizowanym, wieloośrodkowym badaniem III fazy z podwójnie ślepą próbą. Pierwszorzędowym punktem końcowym w ocenie skuteczności było przeżycie bez progresji choroby (ang. progression free survival, PFS) ocenianym przez niezależną komisję ds. przeglądu radiologicznego (ang. independent radiology review committee, IRRC), a kluczowym drugorzędowym punktem końcowym w ocenie skuteczności było przeżycie całkowite (ang. overall survival, OS). Inne drugorzędowe punkty końcowe w ocenie skuteczności to PFS oceniane przez badacza, wskaźnik obiektywnej odpowiedzi (ang. objective response rate, ORR) oraz czas trwania odpowiedzi (ang. duration of response, DOR) oceniane przez IRRC i badacza zgodnie z kryteriami RECIST 1.1.
Do badania włączono dorosłych pacjentów (w wieku ≥ 18 lat i ≤ 75 lat) z potwierdzonym w badaniu histopatologicznym lub cytologicznym nieoperacyjnym lub niekwalifikującym się do leczenia radiologicznego niedrobnokomórkowym rakiem płuca (NDRP) w stadium IIIB, IIIC lub IV, bez mutacji wrażliwości na EGFR lub rearanżacji ALK/ROS1, którzy nie otrzymywali wcześniej leczenia ogólnoustrojowego z powodu zaawansowanej choroby. Pacjenci musieli mieć ≥ 1 nadającą się do analizy zmianę zgodnie z kryteriami RECIST 1.1 ocenioną przez IRRC oraz stopień sprawności fizycznej skali ECOG PS wynoszący 0-1.
Z badania wykluczono pacjentów z czynnymi/podejrzewanymi chorobami autoimmunologicznymi, aktywnymi przerzutami do ośrodkowego układu nerwowego (OUN) i (lub) nowotworowym zapaleniem opon mózgowych lub wcześniej leczonych inhibitorami punktów kontrolnych układu odpornościowego (np. przeciwciałami PD-1, PD-L1, CTLA-4).
Do etapu I badania włączono sześciu pacjentów. W etapie II włączono do badania i zrandomizowano łącznie 636 pacjentów (1:1:1). W grupie A pacjenci otrzymywali serplulimab w dawce 4,5 mg/kg mc., bewacyzumab w dawce 15 mg/kg mc., karboplatynę (AUC = 5, do 800 mg, przez maksymalnie cztery cykle) oraz pemetreksed (500 mg/m² pc.) co trzy tygodnie do momentu progresji choroby lub 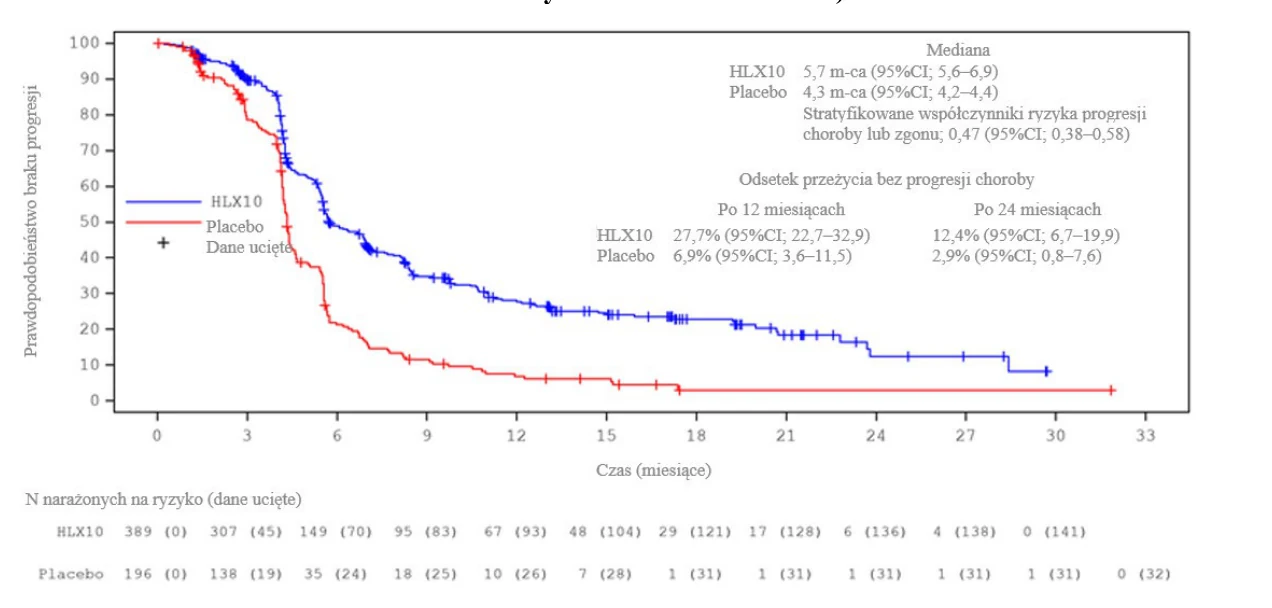 wystąpienia niedopuszczalnej toksyczności. Pacjenci zrandomizowani do grupy B i C otrzymywali leczenie przedstawione w Tabeli 5. Randomizację stratyfikowano według poziomu ekspresji PD-L1 mierzonej za pomocą zestawu PD-L1 IHC 22C3 pharmDx (ujemny [CPS < 1], dodatni [CPS ≥ 1] lub niemożliwy do oceny/niedostępny), palenia tytoniu (tak lub nie) oraz przerzutów do mózgu (tak lub nie).
Tabela 5. Schematy leczenia dożylnego
| Schemat leczenia | Faza indukcyjna (cztery 21-dniowe cykle) | Faza podtrzymująca (21-dniowe cykle) |
| B | Serplulimab (4,5 mg/kg mc.) a + placebo (15 mg/kg mc.) a + karboplatyna (AUC=5, do 800 mg) b + pemetreksed (500 mg/m2 pc.) a | Serplulimab (4,5 mg/kg mc.) a + placebo (15 mg/kg mc.) a + pemetreksed (500 mg/m2 pc.) a |
| C | Placebo (4,5 mg/kg mc.) a + placebo (15 mg/kg mc.) a + karboplatyna (AUC=5, do 800 mg) b + pemetreksed (500 mg/m2 pc.) a | Placebo (4,5 mg/kg mc.) a + placebo (15 mg/kg mc.) a + pemetreksed (500 mg/m2 pc.) a,c |
a. Serplulimab podawano do momentu progresji choroby lub wystąpienia nieakceptowalnej toksyczności.
b. Karboplatynę i etopozyd podawano do ukończenia 4 cykli, postępu choroby lub nieakceptowalnej toksyczności, w zależności od tego, co nastąpiło wcześniej.
c. Dozwolono na przejście z grupy C w celu otrzymywania serplulimabu w dawce 4,5 mg/kg mc. co 3 tygodnie oraz leczenia bewacyzumabem w dawce 15 mg/kg mc. co 3 tygodnie.
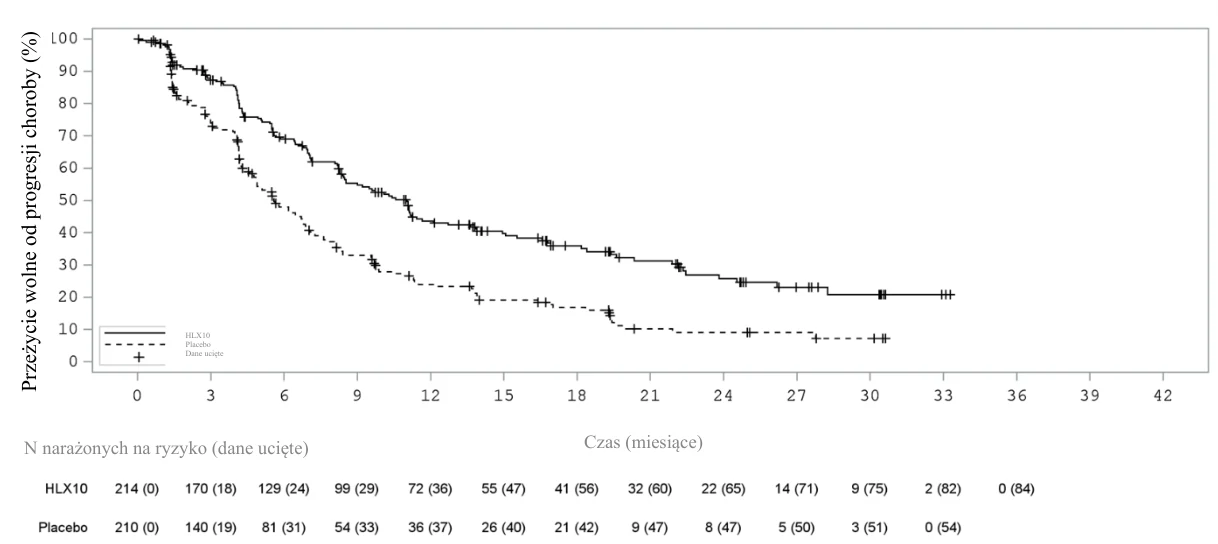
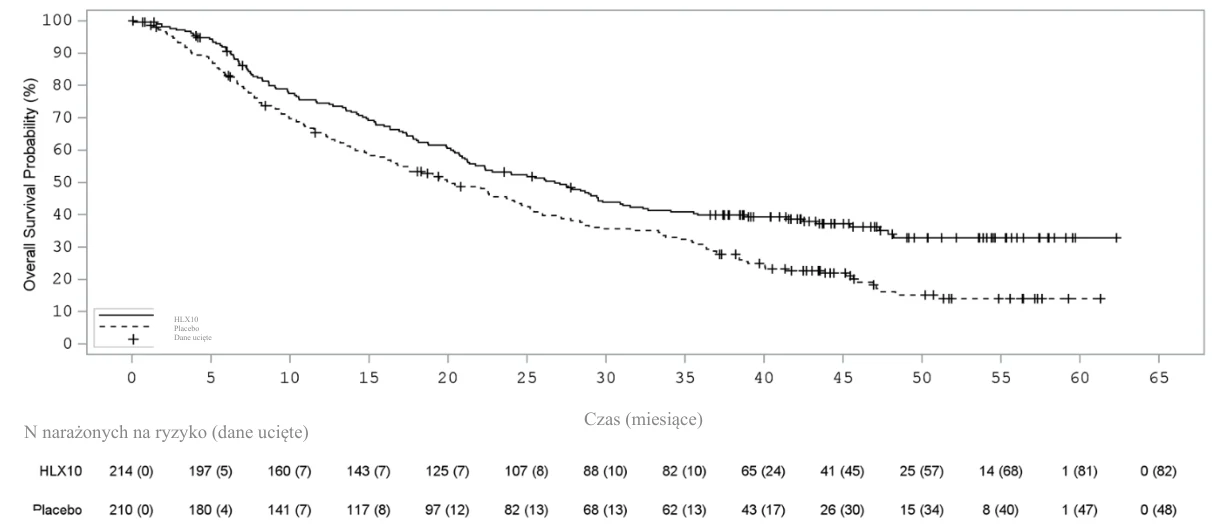
Charakterystyka wyjściowa była zrównoważona pomiędzy grupami terapeutycznymi. Wśród włączonych pacjentów 100% stanowili Azjaci (636 pacjentów). Mediana wieku wyniosła 62 lata (zakres: 27-75), przy czym 73,1% stanowili mężczyźni, a większość pacjentów była obecnymi lub byłymi palaczami (66,8%). Wyjściowy wynik stopnia sprawności w skali ECOG wynosił 0 (26,9%) lub 1 (73,0%). U 39% pacjentów ekspresja PD-L1 w guzie wynosiła TPS < 1% [wynik ujemny], u 31% wynosiła TPS 1-49%, a u 28% wynosiła TPS ≥ 50%. Łącznie 78,0% guzów u pacjentów wykazywało ekspresję PD-L1 (CPS ≥ 1), a u 18,7% pacjentów występowały przerzuty do mózgu w momencie rozpoczęcia badania. 79 pacjentów (37,6%) w grupie C otrzymało leczenie serplulimabem w skojarzeniu z bewacyzumabem po potwierdzeniu progresji choroby. Mediana czasu przeżycia w analizie głównej wyniosła 23,1 miesiąca (data przerwania zbierania danych: 15.06.2023 r.), a w analizie zaktualizowanej – 45,4 miesiąca (data przerwania zbierania danych: 07.08.2025 r.). Wyniki dotyczące PFS, ORR i DOR z analizy głównej oraz wyniki dotyczące OS z analizy zaktualizowanej podsumowano w tabeli 6. Krzywe Kaplana-Meiera dla PFS w momencie głównej analizy i OS w momencie zaktualizowanej analizy przedstawiono na Rysunkach 3 i 4.
Tabela 6. Dane dotyczące skuteczności w badaniu ASTRUM-002
Grupa B (Serplulimab + karboplatyna + pemetreksed) | Grupa C (Placebo + karboplatyna + pemetreksed) | ||
| Liczba pacjentów | 214 | 210 | |
| Pierwszorzędowy punkt końcowy | |||
PFS 1 -IRRC według RECIST 1.1 | Liczba pacjentów, u których wystąpiły zdarzenia, n (%) | 130 (60,7%) | 156 (74,3%) |
| Mediana PFS (miesiące, 95% CI) | 11,0 (8,4, 12,7) | 5,6 (4,8, 6,8) | |
| Współczynnik ryzyka (95% CI) | 0,55 (0,43-0,69) | ||
| wartość p | < 0,0001 | ||
| Drugorzędowe punkty końcowe | |||
| OS 2 | Liczba pacjentów, u których wystąpiły zdarzenia, n (%) | 132 (61,7%) | 162 (77,1%) |
| Mediana OS (miesiące, 95% CI) | 26,8 (21,2, 30,9) | 20,3 (16,2, 24,6) | |
| Współczynnik ryzyka (95% CI) | 0,66 (0,52-0,83) | ||
| Potwierdzony ORR 1 | (%, 95% CI) | 52,8% (45,9%-59,7%) | 27,6% (21,7%-34,2%) |
1 Wyniki dotyczące PFS i ORR opierają się na wcześniej określonej analizie okresowej z datą przerwania zbierania danych przypadającą na dzień 15 czerwca 2023 r.
2 Wyniki dotyczące OS opierają się na analizie końcowej z datą przerwania zbierania danych przypadającą na 7 sierpnia 2025 r.
Rysunek 3. Krzywa Kaplana-Meiera przeżycia wolnego od progresji choroby (RECIST 1.1) według IRRC w populacji ogólnej w momencie głównej analizy (data przerwania zbierania danych: 15 czerwca 2023 r.)
Rysunek 4. Krzywa Kaplana-Meiera przeżycia całkowitego w populacji ogólnej w momencie zaktualizowanej analizy (data przerwania zbierania danych: 7 sierpnia 2025 r.)
| W |
tabeli 7 podsumowano wyniki dotyczące oceny skuteczności w zakresie PFS dla podgrup PD-L1
| (T |
PS < 1%, 1% ≤ TPS < 50% oraz TPS ≥ 50%) na podstawie zaktualizowanej analizy.
| T |
abela 7. Przeżycie wolne od progresji choroby ocenione przez IRRC według ekspresji PD-L1
(data przerwania zbierania danych: 7 sierpnia 2025 r.)
| Grupa B | Grupa C | |||||
| (Serplulimab + karboplatyna + | (Placebo + karboplatyna + | |||||
| pemetreksed) | pemetreksed) | |||||
| Stratyfikowany | ||||||
| E | kspresja | Zdarzenia | Mediana | Zdarzenia | Mediana | |
| współczynnik ryzyka | ||||||
| PD-L1 | /N (%) | (miesiące, 95% CI) | /N (%) | (miesiące, 95% CI) | ||
| (95% CI) | ||||||
| 59/84 | 51/68 | |||||
| TPS < 1% | 8,5 (5,6, 13,9) | 6,8 (4,6, 9,8) | 0,83 (0,55, 1,26) | |||
| (70,2%) | (75,0%) | |||||
| 1% ≤ TPS < | 45/64 | 62/73 | ||||
| 10,3 (8,1, 15,5) | 6,9 (5,1, 8,4) | 0,63 (0,43, 0,94) | ||||
| 50% | (70,3%) | (84,9%) | ||||
| 37/62 | 51/62 | |||||
| TPS ≥ 50% | 12,1 (9,5, 45,4) | 4,4 (4,0, 5,8) | 0,36 (0,23, 0,57) | |||
| (59,7%) | (82,3%) | |||||
ASTRUM-004: Randomizowane badanie III fazy z udziałem pacjentów z miejscowo zaawansowanym lub przerzutowym płaskonabłonkowym niedrobnokomórkowym rakiem płuca (NDRP), którzy nie byli wcześniej leczeni chemioterapią w skojarzeniu z karboplatyną i nab-paklitakselem
Skuteczność serplulimabu w skojarzeniu z chemioterapią (karboplatyna plus nab-paklitaksel) w leczeniu pierwszego rzutu płaskonabłonkowego NDRP oceniano w badaniu ASTRUM-004 (NCT04033354), wieloośrodkowym, randomizowanym, podwójnie ślepym badaniu klinicznym III fazy. Pierwszorzędowym punktem końcowym skuteczności było przeżycie bez progresji choroby (PFS) ocenione przez niezależną komisję ds. przeglądu radiologicznego (IRRC). Drugorzędowymi punktami końcowymi skuteczności były przeżycie całkowite (OS), przeżycie bez progresji choroby (PFS) ocenione przez badacza, wskaźnik obiektywnej odpowiedzi (ORR) oraz czas trwania odpowiedzi (DOR) ocenione przez IRRC i badacza w oparciu o kryteria RECIST 1.1.
W badaniu wzięli udział dorośli pacjenci (w wieku 18 lat lub starsi) z płaskonabłonkowym niedrobnokomórkowym rakiem płuca (NDRP) w stadium IIIB/IIIC lub IV (według klasyfikacji American Joint Committee on Cancer, wydanie 8), bez mutacji wrażliwości na EGFR lub rearanżacji ALK/ROS1, którzy nie otrzymywali wcześniej leczenia ogólnoustrojowego z powodu zaawansowanej choroby. Pacjenci musieli mieć ≥ 1 nadającą się do analizy zmianę zgodnie z kryteriami RECIST 1.1 ocenioną przez IRRC oraz stopień sprawności fizycznej skali ECOG PS wynoszący 0-1. Pacjenci byli wykluczani, jeśli mieli czynne lub nieleczone przerzuty do ośrodkowego układu nerwowego; czynną chorobę autoimmunologiczną; podanie ogólnoustrojowych immunosupresyjnych produktów leczniczych w ciągu 14 dni przed pierwszą dawką.
Do badania włączono i zrandomizowano (2:1) 537 pacjentów do jednego ze schematów leczenia opisanych w Tabeli 8. Randomizację stratyfikowano według poziomu ekspresji PD-L1 (ujemny: punktacja odsetka guza [TPS] ≥ 50%, 50% > TPS ≥ 1%, TPS < 1%, mierzony za pomocą zestawu PD-L1 IHC 22C3 pharmDx), populacji azjatyckiej (tak lub nie) oraz stopnia zaawansowania płaskonabłonkowego NDRP (stadium IIIB/IIIC lub stadium IV).
Tabela 8. Schematy leczenia dożylnego
| Schemat leczenia | Faza indukcyjna (cztery 21-dniowe cykle) | Faza podtrzymująca (21-dniowe cykle) |
| A | Serplulimab (4,5 mg/kg mc.) a + nab-paklitaksel (100 mg/m2 pc.) b,c + karboplatyna (AUC=5, do 750 mg lub AUC=6, do 900 mg) b | Serplulimab (4,5 mg/kg mc.) a |
| B | Placebo + nab-paklitaksel (100 mg/m2 pc.) b,c + karboplatyna (AUC=5, do 750 mg lub AUC=6, do 900 mg) b | Placebo d |
a. Serplulimab podawano do momentu progresji choroby, wystąpienia niedopuszczalnej toksyczności lub przez okres do 2 lat.
b. Nab-paklitaksel i karboplatynę podawano do ukończenia 4-6 cykli, postępu choroby lub nieakceptowalnej toksyczności, w zależności od tego, co nastąpiło wcześniej. c. Nab-paklitaksel podawano w dniu 1., 8. i 15. każdego cyklu.
d. Dopuszczono przejście z grupy B do grupy otrzymującej monoterapię serplulimabem w dawce 4,5 mg/kg mc. co 3 tygodnie po wystąpieniu u pacjenta pierwszego PD ocenionego zgodnie z kryteriami RECIST 1.1.
Charakterystyka wyjściowa była zrównoważona pomiędzy grupami terapeutycznymi. Wśród włączonych pacjentów 66,9% stanowili Azjaci (359 pacjentów), a 33,1% osoby niebędące Azjatami (178 pacjentów), wszyscy byli rasy białej. Mediana wieku wyniosła 63 lata (zakres: 35-86), przy czym 42,3% pacjentów było w wieku ≥ 65 lat, a 5,2% pacjentów było w wieku ≥ 75 lat. 90,9% pacjentów stanowili mężczyźni. Wyjściowy wynik stopnia sprawności w skali ECOG wynosił 0 (16,9%) lub 1 (83,1%). U 62,2% pacjentów stwierdzono dodatni wynik PD-L1 (TPS ≥ 1%). 71,7% pacjentów znajdowało się w IV stadium choroby. 13,0% pacjentów nigdy nie paliło, a 87,0% stanowiły osoby palące obecnie lub w przeszłości; u 7,1% stwierdzono przerzuty do mózgu.
W momencie zakończenia analizy okresowej w dniu 30 marca 2021 r. średni czas obserwacji pacjentów pod kątem przeżycia wynosił 8,9 miesiąca. Zaktualizowana analiza z dłuższym czasem obserwacji (mediana: 31,1 miesiąca) została przeprowadzona do daty zakończenia zbierania danych 31 stycznia 2023 r.
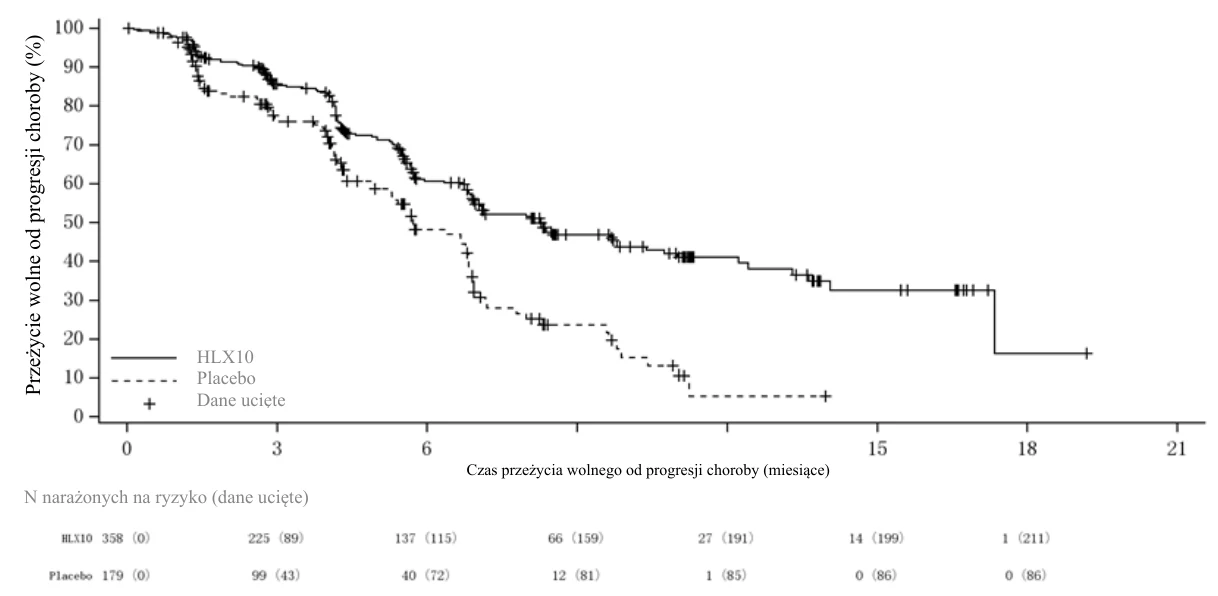
Wyniki PFS i ORR z analizy okresowej (analiza główna) oraz wyniki OS z analizy końcowej podsumowano w tabeli 9. Krzywe Kaplana-Meiera dla PFS z analizy głównej i OS z analizy końcowej przedstawiono na rysunku 5 i rysunku 6.
Tabela 9. Dane dotyczące skuteczności w badaniu ASTRUM-004
Grupa A (Serplulimab + nab-paklitaksel + karboplatyna) | Grupa B (Placebo + nab-paklitaksel + karboplatyna) | ||
| Liczba pacjentów | 358 | 179 | |
| Pierwszorzędowy punkt końcowy | |||
PFS 1 -IRRC według RECIST 1.1 | Liczba pacjentów, u których wystąpiły zdarzenia, n (%) | 146 (40,8%) | 93 (52,0%) |
| Mediana PFS (95% CI) (miesiące) | 8,3 (6,9, 10,4) | 5,7 (5,2, 6,8) | |
| Współczynnik ryzyka (95% CI) | 0,55 (0,42, 0,73) | ||
| P value | < 0,001 | ||
| Drugorzędowe punkty końcowe | |||
| OS 2 | Liczba pacjentów, u których wystąpiły zdarzenia, n (%) | 196 (54,7%) | 116 (64,8%) |
| Mediana OS (95% CI) (miesiące) | 22,7 (18,6, 27,4) | 18,2 (14,1, 20,6) | |
| Współczynnik ryzyka (95% CI) | 0,73 (0,58, 0,93) | ||
| Potwierdzony ORR 1 | (%, 95% CI) | 52,8% (47,5, 58,1) | 34,6% (27,7, 42,1) |
1 Wyniki dotyczące PFS i ORR opierają się na wcześniej określonej analizie głównej z datą przerwania zbierania danych przypadającą na dzień 30 marca 2021 r.
2 Wyniki dotyczące OS opierają się na analizie końcowej z datą przerwania zbierania danych przypadającą na 31 stycznia 2023 r.
Rysunek 5. Krzywa Kaplana-Meiera przeżycia wolnego od progresji choroby (RECIST 1.1)
według IRRC w populacji ogólnej (ITT) w momencie analizy głównej (data przerwania zbierania danych: 30 marca 2021 r.)
Rysunek 6. Krzywa Kaplana-Meiera przeżycia całkowitego (RECIST 1.1) w populacji ogólnej (ITT) w momencie analizy końcowej (data przerwania zbierania danych: 31 stycznia 2023 r.)
Analizy podgrup dotyczące PFS w ramach analizy głównej oraz OS w ramach analizy zaktualizowanej przeprowadzono z uwzględnieniem pochodzenia etnicznego. W grupie pacjentów niebędących Azjatami mediana PFS wyniosła 4,21 miesiąca (95% CI: 4,11; 5,55) w grupie leczonej serplulimabem w porównaniu z 6,41 miesiąca (95% CI: 6,41; 6,83) w grupie placebo, przy stratyfikowanym HR wynoszącym 1,10 (95% CI: 0,64, 1,91). Mediana OS wyniosła 16,30 miesiąca (95% CI: 10,64, 19,78) w grupie leczonej serplulimabem w porównaniu z 15,41 miesiąca (95% CI: 9,56, 23,29) w grupie placebo, przy stratyfikowanym HR wynoszącym 1,04 (95% CI: 0,68, 1,60). U pacjentów rasy azjatyckiej mediana PFS wyniosła 9,79 miesiąca (95% CI: 8,28, 13,63) w grupie otrzymującej serplulimab w porównaniu z 5,72 miesiąca (95% CI: 5,22, 6,90) w grupie placebo, przy stratyfikowanym HR wynoszącym 0,44 (95% CI: 0,32, 0,59). Mediana OS wyniosła 27,40 miesiąca (95% CI: 21,82, 31,41) w grupie otrzymującej serplulimab w porównaniu z 18,37 miesiąca (95% CI: 14,49, 21,26) w grupie otrzymującej placebo, przy stratyfikowanym HR wynoszącym 0,62 (95% CI: 0,47, 0,82).
Rak płaskonabłonkowy przełyku (RPP)
ASTRUM-007: Randomizowane badanie III fazy dotyczące terapii skojarzonej u pacjentów z rakiem płaskonabłonkowym przełyku
Skuteczność serplulimabu w skojarzeniu z chemioterapią badano w ramach badania ASTRUM-007 (NCT03958890) – wieloośrodkowego, randomizowanego, kontrolowanego placebo badania z podwójnie ślepą próbą z udziałem pacjentów z nieoperacyjnym, miejscowo zaawansowanym, nawracającym lub przerzutowym rakiem płaskonabłonkowym przełyku. Podwójnymi pierwszorzędowymi punktami końcowymi były czas przeżycia bez progresji choroby (PFS) oceniany niezależną komisję ds. przeglądu radiologicznego (IRRC) w oparciu o kryteria RECIST v1.1 oraz całkowity czas przeżycia (OS) w populacji ogólnej (ang. intent-to-treat, ITT). Drugorzędowe punkty końcowe obejmowały PFS oceniane przez badacza, wskaźnik obiektywnej odpowiedzi (ORR) oraz czas trwania odpowiedzi (DOR) oceniany przez IRRC i badacza. Schematy leczenia w badaniu zostały odślepione po analizie głównej.
Do badania włączono dorosłych (w wieku ≥ 18 lat i ≤ 75 lat) pacjentów z histologicznie rozpoznanym miejscowo zaawansowanym, nawracającym lub z odległymi przerzutami rakiem płaskonabłonkowym przełyku (w tym połączenia żołądkowo-przełykowego), którzy nie byli wcześniej poddawani leczeniu ogólnoustrojowemu z powodu nawrotu lub przerzutów. Pacjenci z nawracającym rakiem płaskonabłonkowym przełyku (OSCC), którzy otrzymali leczenie neoadjuwantowe/adjuwantowe lub 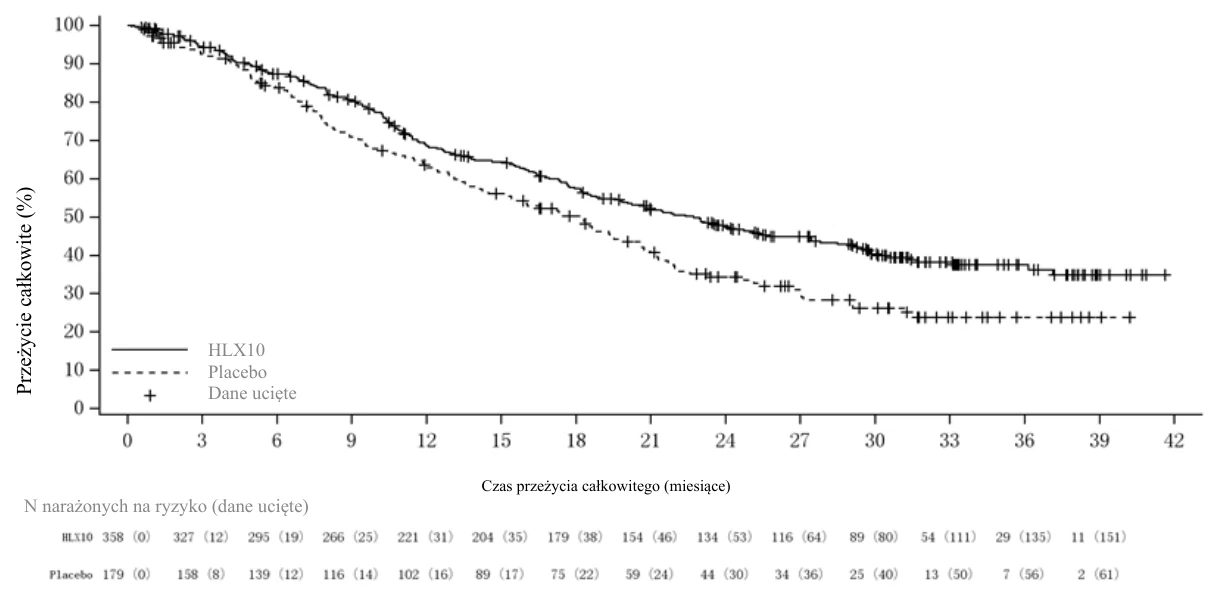
 równoczesną chemioradioterapię lub radioterapię o charakterze leczniczym, mogli zostać włączeni do badania, jeśli od ostatniego leczenia minęło ponad 6 miesięcy od nawrotu lub progresji choroby. Pacjenci musieli mieć co najmniej 1 nadającą się do analizy zmianę zgodnie z kryteriami RECIST 1.1 ocenioną przez IRRC, dodatnią ekspresję PD-L1 z CPS ≥ 1 na podstawie zestawu PD-L1 IHC 22C3 pharmDx oraz stopień sprawności fizycznej w skali ECOG PS wynoszący 0 lub 1. Z badania wykluczono pacjentów z perforacją przewodu pokarmowego i (lub) przetokami w ciągu 6 miesięcy przed podaniem pierwszej dawki badanego produktu leczniczego, czynnymi chorobami autoimmunologicznymi, przerzutami do OUN lub wcześniejszym leczeniem przeciwciałami anty-PD-1 lub anty-PD-L1 w wywiadzie.
Do badaniu włączono i zrandomizowano (2:1) łącznie 551 pacjentów do jednego ze schematów leczenia opisanych w Tabeli 10. Randomizację stratyfikowano według poziomu ekspresji PD-L1 (1 ≤ CPS < 10 lub CPS ≥ 10), wieku (≥ 65 lat lub < 65 lat) oraz stopnia zaawansowania nowotworu (lokalnie zaawansowany w porównaniu z odległymi przerzutami).
Tabela 10. Schematy leczenia dożylnego
| Schemat leczenia | Faza indukcyjna (14-dniowe cykle) | Faza podtrzymująca (14-dniowe cykle) |
| A | Serplulimab (3,0 mg/kg mc.) a + cisplatyna (50 mg/m2 pc.) b + 5-fluorouracyl (5-FU, 2400 mg/m2pc.) c | Serplulimab (3,0 mg/kg mc.) a |
| B | Placebo + cisplatyna (50 mg/m2 pc.) b + 5-FU (2400 mg/m2 pc.) c | Placebo |
a. Serplulimab podawano do momentu progresji choroby, wystąpienia niedopuszczalnej toksyczności lub przez okres do 2 lat.
b. Cisplatynę podawano do ukończenia 8 cykli, postępu choroby lub nieakceptowalnej toksyczności, w zależności od tego, co nastąpiło wcześniej.
5-FU podawano w postaci ciągłego wlewu dożylnego przez 44–48 godzin w każdym cyklu do zakończenia 12 cykli, progresji choroby lub wystąpienia niedopuszczalnej toksyczności, w zależności od tego, co nastąpiło wcześniej.
Spośród 551 włączonych pacjentów 343 (62,3%) miało guzy wykazujące ekspresję PD-L1 z CPS ≥ 5. Wszyscy spośród tych 343 pacjentów byli Azjatami. Mediana wieku wyniosła 64 lata (zakres: 34-75), przy czym 48.4% pacjentów było w wieku ≥ 65. 85,7% pacjentów było płci męskiej. Wyjściowy wynik stopnia sprawności w skali ECOG wynosił 0 (26,2%) lub 1 (73,8%). U 70,3% pacjentów CPS wynosiło ≥ 10. 14,0% pacjentów miało chorobę miejscowo zaawansowaną. 34,7% pacjentów przed włączeniem do badania było wcześniej leczonych przeciwnowotworowo, w tym chirurgicznie, radioterapią i systemową terapią przeciwnowotworową.
W momencie zakończenia analizy okresowej w dniu 15 kwietnia 2022 r. średni czas obserwacji pacjentów pod kątem przeżycia wynosił 14,9 miesiąca. W przypadku wszystkich pacjentów włączonych do badania mediana PFS według oceny IRRC zgodnie z RECIST 1.1 wyniosła 5,8 (95% CI: 5,7, 6,9) miesiąca w grupie leczonej serplulimabem i 5,3 (95% CI: 4,3, 5,6) miesiąca w grupie placebo, przy stratyfikowanym współczynniku ryzyka (95% CI) wynoszącym 0,60 (0,48, 0,75). Mediana OS wyniosła 15,3 (95% CI: 14,0, 18,6) miesiąca w grupie leczonej serplulimabem i 11,8 (95% CI: 9,7, 14,0) miesiąca w grupie placebo. Stratyfikowany współczynnik ryzyka (95% CI) wynosił 0,68 (0,53, 0,87).
Analizę po odślepieniu, obejmującą dłuższy okres obserwacji (mediana: 24,3 miesiąca), która wykazała wyniki dotyczące skuteczności zgodne z analizą pośrednią, przeprowadzono z datą przerwania zbierania danych 9 stycznia 2023 Wyniki dotyczące skuteczności z zaktualizowanej analizy (data przerwania zbierania danych: 9 stycznia 2023 r.) dla pacjentów z CPS ≥ 5 podsumowano w Tabeli 11. Krzywe Kaplana-Meiera dla przeżycia wolnego od progresji choroby i przeżycia całkowitego ze zaktualizowanej analizy u pacjentów z CPS ≥ 5 przedstawiono na rysunku 7 i rysunku
8.
Tabela 11. Dane dotyczące skuteczności w zaktualizowanej analizie dla pacjentów z CPS ≥ 5
(data przerwania zbierania danych: 09 stycznia 2023 r.)
Grupa A (Serplulimab + cisplatyna + 5-FU) | Grupa B (Placebo + cisplatyna + 5-FU) | ||
| Liczba pacjentów | 230 | 113 | |
| Podwójny pierwszorzędowy punkt końcowy | |||
PFS
| Liczba pacjentów, u których wystąpiły zdarzenia, n (%) | 154 (67,0%) | 84 (74,3%) |
| Mediana PFS (95% CI) (miesiące) | 6,9 (5,7, 8,1) | 5,3 (4,1, 5,8) | |
| Współczynnik ryzyka (95% CI) | 0,57 (0,43, 0,75) | ||
| OS | Liczba pacjentów, u których wystąpiły zdarzenia, n (%) | 144 (62,6%) | 89 (78,8%) |
| Mediana OS (95% CI) (miesiące) | 16,5 (13,8, 19,5) | 10,7 (8,7, 13,9) | |
| Współczynnik ryzyka (95% CI) | 0,60 (0,46, 0,79) | ||
| Drugorzędowe punkty końcowe | |||
| Potwierdzo ny ORR | % (95% CI) | 65,2% (58,7%, 71,4%) | 39,8% (30,7%, 49,5%) |
Rysunek 7. Krzywa Kaplana-Meiera przeżycia wolnego od progresji choroby (RECIST 1.1) według IRRC u pacjentów z wynikiem CPS ≥ 5 w momencie zaktualizowanej analizy (data przerwania zbierania danych: 9 stycznia 2023 r.)
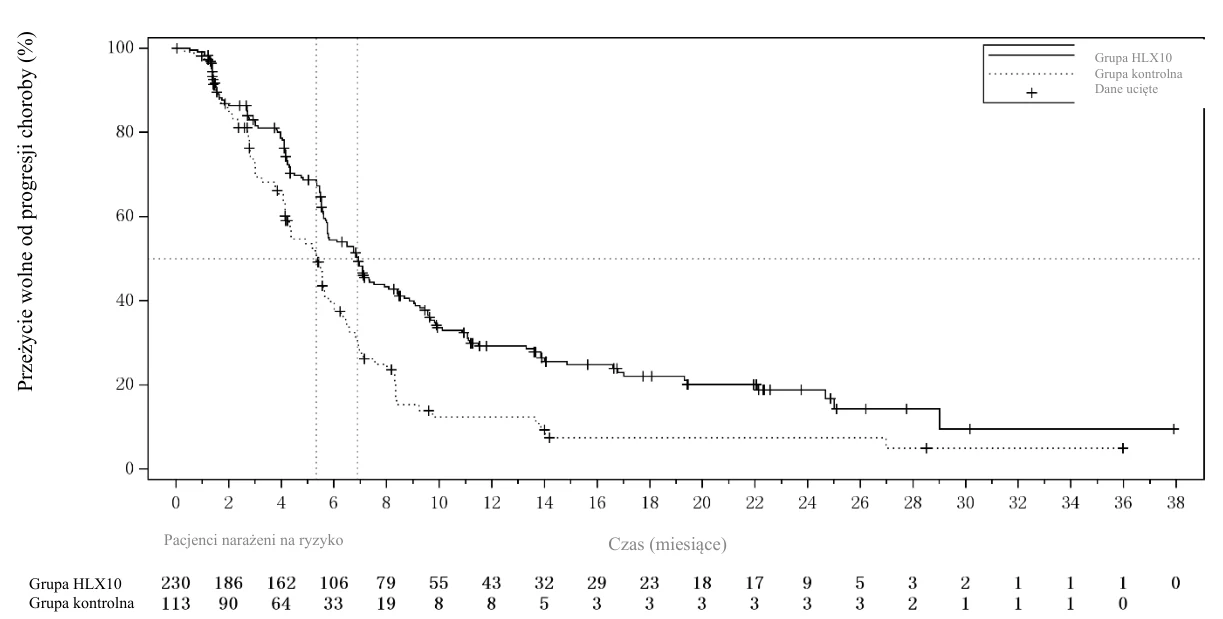
Rysunek 8. Krzywa Kaplana-Meiera przeżycia całkowitego u pacjentów z wynikiem CPS ≥ 5 w momencie zaktualizowanej analizy (data przerwania zbierania danych: 9 stycznia 2023 r.)
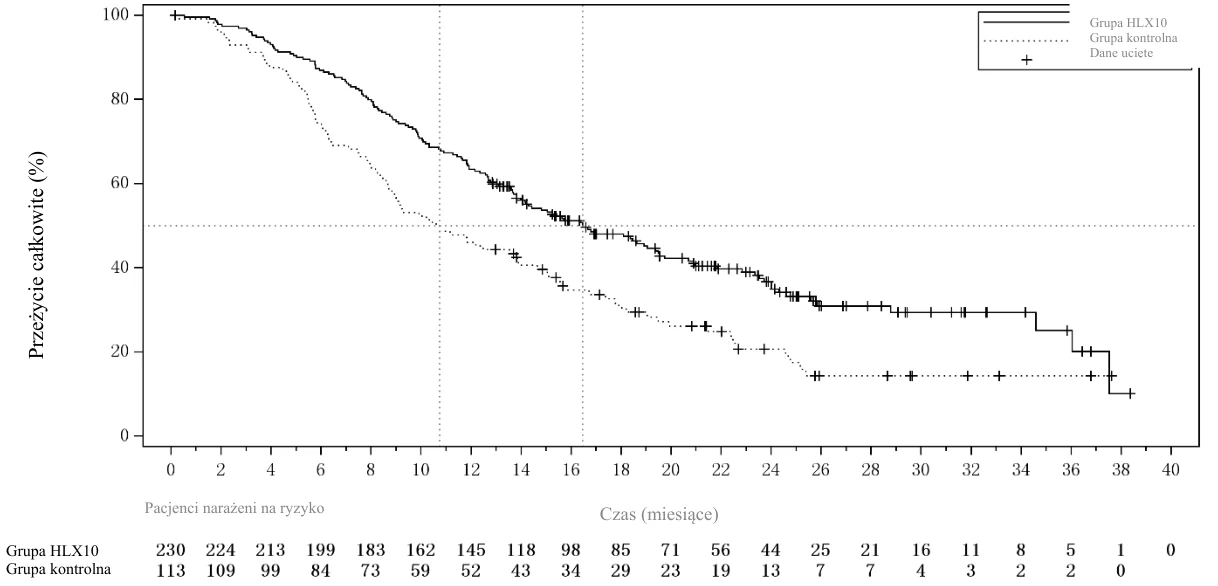
Immunogenność
Immunogenność serplulimabu oceniano u 1795 pacjentów kwalifikujących się do oceny w ramach 5 badań klinicznych, w których stosowano dawki od 0,3 mg/kg mc. co 2 tygodnie (Q2W) do 10 mg/kg mc. co 2 tygodnie, w tym w zatwierdzonych i proponowanych schematach leczenia jako monoterapii lub w skojarzeniu z innymi lekami przeciwnowotworowymi.
Wśród wszystkich pacjentów poddanych ocenie u 82 (4,6%) pacjentów stwierdzono obecność przeciwciał przeciwko lekowi (ADA) podczas dowolnej wizyty, a u 70 (3,9%) pacjentów wystąpiła odpowiedź ADA związana z leczeniem (TE-ADA), zdefiniowana jako co najmniej jeden wynik dodatni dla ADA po osiągnięciu wartości wyjściowej. Przeciwciała neutralizujące (NAbs) przeciwko serplulimabowi wykryto u 0,2% (3/1795) pacjentów.
Nie uzyskano dowodów potwierdzających wpływ ADA na farmakokinetykę, skuteczność i bezpieczeństwo stosowania.
Pacjenci w podeszłym wieku
W badaniach ASTRUM-005, ASTRUM-002, ASTRUM-007 i ASTRUM-004 spośród 1343 pacjentów w grupie otrzymującej serplulimab w populacji ogólnej 637 (47, 4%) było w wieku ≥ 65 lat. Nie zaobserwowano ogólnych różnic w skuteczności pomiędzy pacjentami w podeszłym wieku i pacjentami młodszymi. Dane dotyczące pacjentów w wieku ≥ 75 lat są zbyt ograniczone, by wyciągać wnioski dotyczące tej grupy.
Dzieci i młodzież
Europejska Agencja Leków uchyliła obowiązek dołączania wyników badań serplulimabu we wszystkich podgrupach populacji dzieci i młodzieży chorych nowotwory złośliwe (z wyjątkiem tkanki krwiotwórczej i limfatycznej) (stosowanie u dzieci i młodzieży, patrz punkt 4.2).
5.2 Właściwości farmakokinetyczne
Farmakokinetykę serplulimabu scharakteryzowano za pomocą analizy populacyjnej (popPK), która objęła 2110 pacjentów z rakiem płuca (w tym z RPP, DRP, NDRP) i innymi typami nowotworów litych z 11 badań. Pacjenci otrzymywali serplulimab dożylnie w monoterapii lub terapii skojarzonej w zakresie dawek od 0,3 do 10 mg/kg mc. co 2 tygodnie, 4,5 mg/kg co 3 tygodnie, 200 mg co 2 tygodnie, 300 mg co 3 tygodnie i 400 mg co 4 tygodnie. PK opisano za pomocą modelu dwuprzedziałowego z klirensem (CL) zależnym od czasu. Zmienność międzyosobnicza (współczynnik zmienności, CV) wynosi od 16,3% do 54,3%. Obserwowane średnie (CV) minimalne stężenie w stanie stacjonarnym wynosi od 44,2 μg/ml (34,7%) do 60,7 μg/ml (30,3%) w przypadku wszystkich typów guzów.
Wchłanianie
Serplulimab podaje się w infuzji dożylnej, dzięki czemu jego biodostępność jest natychmiastowa i całkowita. Nie badano innych dróg podawania.
Dystrybucja
Na podstawie analizy PK w populacji objętość dystrybucji serplulimabu wynosi od około 6,17 l do 6,46 l.
Metabolizm
Nie scharakteryzowano szlaku metabolicznego serplulimabu. Oczekuje się, że serplulimab będzie katabolizowany do małych peptydów i aminokwasów w wyniku ogólnych procesów rozkładu białek.
Eliminacja
Na podstawie analizy PK w populacji klirens serplulimabu (CL) po pierwszej dawce wynosi od 0,171 l/dobę do 0,211 l/dobę. Klirens zmniejsza się w czasie o maksymalnie 8,8% (CV 34,1%) po 221 dniach, aby osiągnąć połowę maksymalnego efektu. Okres półtrwania w stanie stacjonarnym wynosi od 25,0 do 31,2 dnia.
Liniowość lub nieliniowość
Serplulimab wykazywał liniową farmakokinetykę w zakresie dawek od 0,3 do 10 mg/kg co 2 tygodnie (w tym dawki równe 200 mg co 2 tygodnie, 300 mg co 3 tygodnie i 400 mg co 4 tygodnie), zarówno po podaniu dawki pojedynczej, jak i wielokrotnej.
Szczególne grupy pacjentów
Nie przeprowadzono dedykowanych badań w szczególnych populacjach pacjentów. Analiza PK w populacji nie wykazała różnic w całkowitym klirensie ogólnoustrojowym serplulimabu w zależności od wieku (23-83 lata), rasy (n=265 osób rasy białej i n=1845 osób rasy żółtej) oraz stopnia sprawności według ECOG (0 lub 1). Klirens kreatyniny wzrastał ze wzrostem masy ciała.
Zaburzenia czynności nerek
Nie stwierdzono wpływu kreatyniny ani klirensu kreatyniny (CRCL) (Cockcroft-Gault) na CL serplulimabu na podstawie analizy PK w populacji u pacjentów z łagodnymi (CRCL=60-89 ml/min; n=917), umiarkowanymi (CRCL=30-59 ml/min/ min; n=216) i ciężkimi (CRCL=15-29 ml/min; n=1) zaburzeniami czynności nerek i prawidłową czynnością nerek (CRCL≥ 90 ml/min, n=973). Brak wystarczających danych dotyczących pacjentów z ciężkimi zaburzeniami czynności nerek, które pozwalałyby określić zalecenia dotyczące dawkowania (patrz punkt 4.2).
Zaburzenia czynności wątroby
Nie stwierdzono wpływu AlAT, AspAT ani bilirubiny całkowitej na klirens serplulimabu na podstawie analizy PK w populacji u pacjentów z łagodnymi (bilirubina ≤ GGN i AST > GGN lub bilirubina > 1 do 1,5 × GGN i dowolna aktywność AspAT; n=279) i umiarkowanymi (bilirubina > 1,5 do 3 × GGN i dowolna aktywność AST; n=4) zaburzeniami czynności wątroby i prawidłową czynnością wątroby (bilirubina ≤ GGN i AST ≤ GGN; n=1819). Brak wystarczających danych dotyczących pacjentów z umiarkowanymi zaburzeniami czynności wątroby, aby określić zalecenia dotyczące dawkowania. Nie badano serplulimabu u pacjentów z ciężkimi zaburzeniami czynności wątroby (bilirubina > 3 × GGN i dowolna aktywność AspAT) (patrz punkt 4.2).
5.3 Przedkliniczne dane o bezpieczeństwie
Toksyczność dawki wielokrotnej
W badaniu toksyczności dawki wielokrotnej u makaków, którym podawano dawki do 31 tygodni, po dawce 100 mg/kg zaobserwowano wysoką częstość występowania związanego z farmakologią nacieku okołonaczyniowych komórek jednojądrzastych w splocie naczyniówkowym mózgu. Poziom, przy którym nie obserwuje się szkodliwego wpływu (NOAEL) w 31-tygodniowym badaniu toksyczności wyniósł 50 mg/kg/tydzień, co spowodowało ekspozycję odpowiadającą 36-krotności (obliczoną jako AUC0-t) ekspozycji u ludzi przy dawce 3 mg/kg podawanej co dwa tygodnie.
Toksyczność reprodukcyjna
Nie przeprowadzono badań toksyczności reprodukcyjnej.
Uważa się, że szlak PD-1/PD-L1 uczestniczy w utrzymaniu tolerancji na płód przez cały okres ciąży. W mysich modelach ciąży wykazano, że blokada sygnalizacji PD-L1 zakłóca tolerancję na płód i powoduje zwiększony odsetek utraty płodów.
U makaków oceniano dwa przeciwciała monoklonalne anty-PD-L1 pod kątem toksyczności reprodukcyjnej i rozwojowej i wykazano, że po podaniu ciężarnym małpom powodują one przedwczesny poród, utratę płodu i przedwczesną śmierć noworodków.
Dlatego też potencjalne ryzyko związane ze stosowaniem serplulimabu w okresie ciąży obejmuje zwiększoną częstość poronień lub martwych urodzeń. W oparciu o mechanizm działania, ekspozycja płodu na serplulimab może zwiększać ryzyko rozwoju zaburzeń o podłożu immunologicznym lub zmiany prawidłowej odpowiedzi immunologicznej i zaburzeń o podłożu immunologicznym, które zgłaszano u myszy z nokautem PD-1.
Genotoksyczność i rakotwórczość
Nie przeprowadzono badań oceniających potencjał genotoksyczny lub rakotwórczy serplulimabu.
6. DANE FARMACEUTYCZNE
6.1 Wykaz substancji pomocniczych
Kwas cytrynowy jednowodny (do ustalenia pH)
Sodu cytrynian (E331) (do ustalenia pH)
Sodu chlorek
Mannitol (E421)
Polisorbat 80 (E433)
Woda do wstrzykiwań
6.2 Niezgodności farmaceutyczne
Nie mieszać tego produktu leczniczego z innymi produktami leczniczymi, ponieważ nie wykonywano badań dotyczących zgodności. Nie mieszać tego produktu leczniczego z innymi produktami leczniczymi, oprócz wymienionych w punkcie 6.6. Produktu leczniczego HETRONIFLY nie należy podawać jednocześnie w tej samej linii dożylnej z innymi produktami leczniczymi.
6.3 Okres ważności
Nieotwarta fiolka
3 lata.
Rozcieńczony roztwór
Z mikrobiologicznego punktu widzenia produkt po rozcieńczeniu należy zużyć natychmiast. Rozcieńczonego roztworu nie wolno zamrażać. Jeśli nie zostanie on zużyty natychmiast, za czas i warunki przechowywania przed użyciem odpowiada użytkownik. Czas ten nie powinien być dłuższy niż 24 godziny w temperaturze od 2°C do 8°C. W ciągu 24-godzinnego przechowywania możliwe jest przechowywanie do 6 godzin w temperaturze pokojowej (≤ 25°C). Przed użyciem fiolki i (lub) worki do infuzji dożylnych, jeśli są przechowywane w lodówce, muszą osiągnąć temperaturę pokojową.
6.4 Specjalne środki ostrożności podczas przechowywania
Przechowywać w lodówce (2°C-8°C).
Nie zamrażać.
Przechowywać w oryginalnym opakowaniu w celu ochrony przed światłem. Warunki przechowywania produktu leczniczego po rozcieńczeniu, patrz punkt 6.3.
6.5 Rodzaj i zawartość opakowania
10 ml koncentratu w fiolce o pojemności 10 ml z przezroczystego szkła typu I z korkiem z gumy chlorobutylowej i aluminiowo-plastikową nakrętką, zawierającej 100 mg serplulimabu.
Opakowanie zawiera 1 fiolkę.
6.6 Specjalne środki ostrożności dotyczące usuwania i przygotowania produktu leczniczego do
stosowania
Przygotowanie i podawanie
- Podczas przygotowywania infuzji należy zachować zasady aseptyki.
- Nie wstrząsać fiolką.
- Doprowadzić fiolkę do temperatury pokojowej (do 25°C).
Przed podaniem produkt należy obejrzeć pod kątem obecności cząstek stałych i przebarwień.
Koncentrat jest roztworem bezbarwnym do jasnożółtego, przezroczystym do lekko opalizującego. W przypadku zaobserwowania widocznych cząstek fiolkę należy wyrzucić.
Potwierdzić dawkę produktu i obliczyć wymaganą objętość produktu leczniczego
HETRONIFLY.
Za pomocą sterylnej strzykawki pobrać objętość roztworu chlorku sodu do wstrzykiwań
o stężeniu 9 mg/ml (0,9%) odpowiadającą objętości podawanego produktu z docelowego worka dożylnego i wyrzucić.
- Za pomocą strzykawki pobrać wymaganą objętość produktu leczniczego HETRONIFLY z fiolki i wstrzyknąć ją do roztworu chlorku sodu do wstrzykiwań o stężeniu 9 mg/ml (0,9%), aby przygotować rozcieńczony roztwór o końcowym zakresie stężeń od 1,0 do 8,0 mg/ml. Wymieszać rozcieńczony roztwór poprzez delikatne odwracanie.
- Podawać roztwór do infuzji dożylnie, używając sterylnej, niepirogennej linii o niskim stopniu wiązania białek o średnicy filtra od 0,2 do 5,0 µm lub z dodatkowym filtrem.
Ustawić początkową szybkość infuzji na 100 ml na godzinę (zaleca się 25 kropli na minutę).
Szybkość infuzji można dostosować, jeśli wystąpią reakcje związane z infuzją (patrz punkt 4.2). Jeżeli po pierwszej infuzji nie wystąpią żadne działania niepożądane związane z infuzją, czas kolejnego podania można skrócić do 30 minut (± 10 minut).
Z mikrobiologicznego punktu widzenia produkt po rozcieńczeniu należy zużyć natychmiast.
Rozcieńczonego roztworu nie wolno zamrażać. O ile nie zostanie zużyty natychmiast, rozcieńczony roztwór można przechowywać przez 24 godziny w temperaturze od 2°C do 8°C. W ciągu 24-godzinnego przechowywania możliwe jest przechowywanie do 6 godzin w temperaturze pokojowej (≤ 25°C). Przed użyciem fiolki i (lub) worki do infuzji dożylnych, jeśli są przechowywane w lodówce, muszą osiągnąć temperaturę pokojową (patrz punkt 6.3).
Po zakończeniu infuzji linię infuzyjną należy przepłukać roztworem chlorku sodu o stężeniu
9 mg/ml (0,9%), zgodnie z rutynową procedurą operacyjną obowiązującą w szpitalu.
- Nie podawać jednocześnie innych produktów leczniczych przez tę samą linię infuzyjną.
- W celu poprawienia identyfikowalności biologicznych produktów leczniczych w dokumentacji pacjenta należy czytelnie zapisać nazwę i numer serii podawanego produktu.
Wszelkie niewykorzystane resztki produktu leczniczego lub jego odpady należy usunąć zgodnie z lokalnymi przepisami.
7. PODMIOT ODPOWIEDZIALNY POSIADAJĄCY POZWOLENIE NA DOPUSZCZENIE DO OBROTU
Accord Healthcare S.L.U.
World Trade Center, Moll de Barcelona, s/n
Edifici Est, 6a Planta
08039 Barcelona
Hiszpania
8. NUMER POZWOLENIA NA DOPUSZCZENIE DO OBROTU
EU/1/24/1870/001
9. DATA WYDANIA PIERWSZEGO POZWOLENIA NA DOPUSZCZENIE DO OBROTU
I DATA PRZEDŁUŻENIA POZWOLENIA
Data wydania pierwszego pozwolenia: 03 luty 2025
10. DATA ZATWIERDZENIA LUB CZĘŚCIOWEJ ZMIANY TEKSTU
CHARAKTERYSTYKI PRODUKTU LECZNICZEGO
Szczegółowe informacje o tym produkcie leczniczym są dostępne na stronie internetowej Europejskiej Agencji Leków https://www.ema.europa.eu
Więcej informacji o leku Hetronifly