


Charakterystyka produktu leczniczego - Enzalutamide Sandoz 40 mg
1. NAZWA PRODUKTU LECZNICZEGO
Enzalutamide Sandoz, 40 mg, tabletki powlekane
Enzalutamide Sandoz, 80 mg, tabletki powlekane
2. SKŁAD JAKOŚCIOWY I ILOŚCIOWY
Enzalutamide Sandoz, 40 mg, tabletki powlekane
Każda tabletka powlekana zawiera 40 mg enzalutamidu.
Enzalutamide Sandoz, 80 mg, tabletki powlekane
Każda tabletka powlekana zawiera 80 mg enzalutamidu.
Pełny wykaz substancji pomocniczych, patrz punkt 6.1.
3. POSTAĆ FARMACEUTYCZNA
Tabletka powlekana (tabletka)
Enzalutamide Sandoz, 40 mg, tabletki powlekane
Żółte, okrągłe tabletki powlekane, o średnicy 10 mm, z wytłoczonym oznakowaniem „40” po jednej stronie.
Enzalutamide Sandoz, 80 mg, tabletki powlekane
Żółte, owalne tabletki powlekane, o wymiarach 17 mm x 9 mm, z wytłoczonym oznakowaniem „80” po jednej stronie.
4. SZCZEGÓŁOWE DANE KLINICZNE
4.1 Wskazania do stosowania
Produkt leczniczy Enzalutamide Sandoz jest wskazany:
- w monoterapii lub w połączeniu z leczeniem deprywacją androgenów w leczeniu biochemicznie nawracającego (ang. biochemical recurrent, BCR) hormonowrażliwego raka gruczołu krokowego wysokiego ryzyka (ang. non-metastatic hormone-sensitive prostate cancer, nmHSPC) bez przerzutów u dorosłych mężczyzn, którzy nie klasyfikują się do radioterapii ratunkowej (patrz punkt 5.1);
- w połączeniu z leczeniem deprywacją androgenów w leczeniu hormonowrażliwego raka gruczołu krokowego z przerzutami (ang. metastatic hormone-sensitive prostate cancer, mHSPC) u dorosłych mężczyzn (patrz punkt 5.1);
- w leczeniu opornego na kastrację raka gruczołu krokowego wysokiego ryzyka (ang. castration-resistant prostate cancer, CRPC), bez przerzutów, u dorosłych mężczyzn (patrz punkt 5.1);
- w leczeniu CRPC z przerzutami, u dorosłych mężczyzn, u których nie występują objawy lub występują łagodne objawy, po niepowodzeniu leczenia deprywacją androgenów, i u których chemioterapia nie jest jeszcze klinicznie wskazana (patrz punkt 5.1);
- w leczeniu CRPC z przerzutami u dorosłych mężczyzn, u których podczas lub po zakończeniu leczenia docetakselem nastąpiła progresja choroby.
4.2 Dawkowanie i sposób podawania
Leczenie enzalutamidem powinni rozpocząć i nadzorować lekarze mający doświadczenie w leczeniu raka gruczołu krokowego.
Dawkowanie
Zalecana dawka enzalutamidu to 160 mg (cztery tabletki powlekane o mocy 40 mg lub dwie tabletki powlekane o mocy 80 mg) w jednorazowej dawce dobowej przyjmowanej doustnie.
U pacjentów z CRPC lub mHSPC, niekastrowanych chirurgicznie, należy w trakcie leczenia kontynuować farmakologiczną kastrację analogami hormonu uwalniającego hormon luteinizujący (ang. luteinising hormone-releasing hormone, LHRH).
Pacjenci z BCR nmHSPC wysokiego ryzyka mogą być leczeni produktem leczniczym Enzalutamide Sandoz z analogiem LRHR lub bez analogu LRHR. W przypadku pacjentów otrzymujących produkt leczniczy Enzalutamide Sandoz z lub bez analogu LRHR leczenie można wstrzymać, jeżeli stężenie PSA jest niewykrywalne (< 0,2 ng/ml) po 36 tygodniach terapii. Leczenie należy wznowić, gdy stężenie PSA wzrosło do ≥ 2,0 ng/ml u pacjentów mających wcześniej prostatektomię radykalną lub ≥ 5,0 ng/ml u pacjentów, którzy mieli wcześniej pierwotną radioterapię. Leczenie należy kontynuować, jeżeli stężenie PSA jest wykrywalne (≥ 0,2 ng/ml) po 36 tygodniach terapii (patrz punkt 5.1).
W przypadku pominięcia przyjęcia produktu leczniczego Enzalutamide Sandoz o zwykłej porze, przepisaną dawkę należy przyjąć tak szybko jak to możliwe. W przypadku pominięcia dawki w danym dniu, leczenie należy wznowić następnego dnia przyjmując zazwyczaj stosowaną dawkę dobową.
Jeśli u pacjenta wystąpią objawy toksyczności stopnia ≥ 3. lub trudne do tolerowania działania niepożądane, należy przerwać stosowanie produktu na tydzień lub do czasu zmniejszenia objawów do stopnia ≤ 2. Następnie należy wznowić stosowanie produktu w tej samej lub, jeżeli jest to uzasadnione, zmniejszonej dawce (120 mg lub 80 mg).
Jednoczesne stosowanie z silnymi inhibitorami CYP2C8
Jeśli jest to możliwe, należy unikać jednoczesnego stosowania silnych inhibitorów CYP2C8. Jeśli konieczne jest jednoczesne stosowanie silnych inhibitorów CYP2C8, należy zmniejszyć dawkę enzalutamidu do 80 mg raz na dobę. W przypadku przerwania jednoczesnego stosowania silnych inhibitorów CYP2C8, należy wznowić stosowanie enzalutamidu w dawce stosowanej przed rozpoczęciem leczenia silnymi inhibitorami CYP2C8 (patrz punkt 4.5).
Pacjenci w podeszłym wieku
Nie ma konieczności dostosowania dawki u pacjentów w podeszłym wieku (patrz punkty 5.1 i 5.2).
Zaburzenia czynności wątroby
Nie ma konieczności dostosowania dawki u pacjentów z łagodnymi, umiarkowanymi lub ciężkimi zaburzeniami czynności wątroby (odpowiednio klasa A, B lub C wg skali Child-Pugh). Jednak u pacjentów z ciężkimi zaburzeniami czynności wątroby obserwowano wydłużenie okresu półtrwania enzalutamidu (patrz punkty 4.4 i 5.2).
Zaburzenia czynności nerek
Nie ma konieczności dostosowania dawki u pacjentów z łagodnymi lub umiarkowanymi zaburzeniami czynności nerek (patrz punkt 5.2). Należy zachować ostrożność u pacjentów z ciężkimi zaburzeniami czynności nerek lub w krańcowym stadium choroby nerek (patrz punkt 4.4).
Dzieci i młodzież
Stosowanie enzalutamidu u dzieci i młodzieży nie jest właściwe we wskazaniu leczenia CRPC, mHSPC lub BCR nmHSPC wysokiego ryzyka u dorosłych mężczyzn.
Sposób podawania
Produkt leczniczy Enzalutamide Sandoz stosuje się doustnie. Tabletek powlekanych nie należy przecinać, kruszyć lub żuć, lecz należy połknąć je w całości popijając wodą, z jedzeniem lub bez jedzenia.
4.3 Przeciwwskazania
Nadwrażliwość na substancję czynną lub na którąkolwiek substancję pomocniczą wymienioną w punkcie 6.1.
Kobiety, które są w ciąży lub mogą zajść w ciążę (patrz punkty 4.6 i 6.6).
4.4 Specjalne ostrzeżenia i środki ostrożności dotyczące stosowania
Ryzyko napadu drgawkowego
Stosowanie enzalutamidu było związane z występowaniem napadów drgawkowych (patrz punkt 4.8). Decyzję o kontynuowaniu leczenia pacjentów, u których wystąpiły napady drgawkowe należy podejmować w każdym przypadku indywidualnie.
Zespół tylnej odwracalnej encefalopatii
U pacjentów otrzymujących enzalutamid rzadko zgłaszano występowanie zespołu tylnej odwracalnej encefalopatii (ang. posterior reversible encephalopathy syndrome, PRES). PRES jest rzadko występującym, odwracalnym zaburzeniem neurologicznym, w którym objawy, takie jak: drgawki, ból głowy, splątanie, ślepota oraz inne zaburzenia widzenia i zaburzenia neurologiczne mogą się szybko nasilać i któremu towarzyszy lub nie - nadciśnienie tętnicze. Rozpoznanie PRES wymaga potwierdzenia badaniem obrazowym mózgu, najlepiej rezonansem magnetycznym. U pacjentów, u których potwierdzono PRES zaleca się przerwanie stosowania enzalutamidu.
Drugie pierwotne nowotwory
W badaniach klinicznych zgłaszano przypadki występowania drugiego pierwotnego nowotworu złośliwego u pacjentów leczonych enzalutamidem. W badaniach klinicznych 3. fazy najczęściej zgłaszanymi zdarzeniami u pacjentów leczonych enzalutamidem oraz częściej niż w przypadku placebo, były rak pęcherza moczowego (0,3%), gruczolakorak okrężnicy (0,2%), rak przejściowokomórkowy (0,2%) i czerniak złośliwy (0,2%).
Należy zalecić pacjentom, aby niezwłocznie zgłosili się do lekarza, jeśli podczas leczenia enzalutamidem zauważą objawy krwawienia z przewodu pokarmowego, krwiomocz makroskopowy lub inne objawy, takie jak trudności w oddawaniu moczu lub nagłe parcie na mocz.
Jednoczesne stosowanie z innymi produktami leczniczymi
Enzalutamid jest silnym induktorem enzymów i może powodować brak skuteczności wielu powszechnie stosowanych produktów leczniczych (patrz przykłady w punkcie 4.5). Wprowadzając leczenie enzalutamidem należy dokonać przeglądu jednocześnie stosowanych produktów. Na ogół należy unikać stosowania enzalutamidu jednocześnie z produktami leczniczymi, które są wrażliwymi substratami wielu enzymów metabolizujących lub nośników (patrz punkt 4.5), jeżeli ich działanie terapeutyczne ma duże znaczenie dla pacjenta i jeżeli dostosowanie dawkowania nie jest łatwo osiągalne poprzez monitorowanie skuteczności lub stężenia tych produktów w osoczu.
Należy unikać jednoczesnego stosowania z warfaryną i przeciwzakrzepowymi produktami leczniczymi, pochodnymi kumaryny. Jeżeli produkt leczniczy Enzalutamide Sandoz jest stosowany jednocześnie z przeciwzakrzepowymi produktami leczniczymi metabolizowanymi przez CYP2C9 (takimi jak warfaryna lub acenokumarol), należy wprowadzić dodatkowe monitorowanie międzynarodowego współczynnika znormalizowanego (ang. International Normalized Ratio, INR) (patrz punkt 4.5).
Zaburzenia czynności nerek
Należy zachować ostrożność u pacjentów z ciężkimi zaburzeniami czynności nerek, ponieważ enzalutamid nie był badany w tej grupie pacjentów.
Ciężkie zaburzenia czynności wątroby U pacjentów z ciężkimi zaburzeniami czynności wątroby obserwowano wydłużenie okresu półtrwania enzalutamidu, co może wiązać się ze zwiększoną dystrybucją tkankową. Znaczenie kliniczne tej obserwacji jest nieznane. Można jednak przewidzieć, że czas do osiągnięcia stężenia w stanie stacjonarnym wydłuży się, a czas do osiągnięcia maksymalnego działania farmakologicznego jak również czas wystąpienia i zaniku indukcji enzymów (patrz punkt 4.5) może się zwiększyć.
Istniejące choroby układu krążenia Z badań klinicznych 3. fazy wyłączono pacjentów z niedawno przebytym zawałem mięśnia sercowego (w ostatnich 6 miesiącach) lub niestabilną dusznicą (w ostatnich 3 miesiącach), pacjentów z niewydolnością serca klasy III lub IV według NYHA (ang. New York Heart Association), z wyjątkiem przypadków, gdy frakcja wyrzutowa lewej komory (ang. Left Ventricular Ejection Fraction, LVEF) wynosiła ≥ 45%, pacjentów z bradykardią lub nieleczonym albo niepoddającym się leczeniu nadciśnieniem tętniczym. Należy wziąć to pod uwagę przepisując produkt leczniczy Enzalutamide Sandoz tym pacjentom.
Leczenie deprywacją androgenów może wydłużać odstęp QT
U pacjentów, u których w wywiadzie stwierdzono czynniki ryzyka wydłużenia odstępu QT oraz u pacjentów przyjmujących jednocześnie leki, które mogą wydłużać odstęp QT (patrz punkt 4.5), przed rozpoczęciem stosowania produktu leczniczego Enzalutamide Sandoz należy ocenić stosunek korzyści do ryzyka, uwzględniając możliwość wystąpienia częstoskurczu komorowego typu torsade de pointes.
Stosowanie w czasie chemioterapii
Nie określono bezpieczeństwa stosowania ani skuteczności enzalutamidu w czasie chemioterapii. Jednoczesne podawanie enzalutamidu nie ma klinicznie istotnego wpływu na farmakokinetykę podawanego dożylnie docetakselu (patrz punkt 4.5), jednak nie można wykluczyć zwiększenia częstości występowania neutropenii indukowanej docetakselem.
Ciężkie reakcje skórne
Podczas stosowania enzalutamidu zgłaszano ciężkie skórne działania niepożądane (ang. severe cutaneous adverse reactions, SCARs), w tym zespół Stevensa-Johnsona, które mogą zagrażać życiu lub być śmiertelne.
W momencie przepisywania, pacjentów należy poinformować o objawach przedmiotowych i podmiotowych oraz starannie monitorować pacjenta w celu wykrycia reakcji skórnych.
W przypadku wystąpienia objawów przedmiotowych i podmiotowych sugerujących taką reakcję, enzalutamid należy natychmiast odstawić i (w razie potrzeby) rozważyć odpowiednie leczenie alternatywne.
Reakcje nadwrażliwości
Po zastosowaniu enzalutamidu obserwowano reakcje nadwrażliwości, objawiającą się m.in. wysypką lub obrzękiem twarzy, języka, warg lub gardła (patrz punkt 4.8).
Enzalutamide Sandoz w monoterapii u pacjentów z BCR nmHSPC wysokiego ryzyka
Wyniki badania EMBARK sugerują, że enzalutamid w monoterapii i w połączeniu z leczeniem deprywacją androgenów nie są równoważnymi opcjami terapeutycznymi u pacjentów z BCR nmHSP wysokiego ryzyka (patrz punkt 4.8 i 5.1). Enzalutamide Sandoz w połączeniu z leczeniem deprywacją androgenów należy rozważyć jako preferowaną opcję leczenia, z wyjątkiem sytuacji, gdy dodanie leczenia deprywacją androgenów może skutkować nieakceptowalną toksycznością albo ryzykiem
Enzalutamide Sandoz zawiera sód
Ten lek zawiera mniej niż 1 mmol (23 mg) sodu w jednej tabletce powlekanej, to znaczy lek uznaje się za „wolny od sodu”.
4.5 Interakcje z innymi produktami leczniczymi i inne rodzaje interakcji
Wpływ innych produktów leczniczych na ekspozycję na enzalutamid
Inhibitory CYP2C8
CYP2C8 odgrywa ważną rolę w eliminacji enzalutamidu i tworzeniu jego aktywnego metabolitu. Po doustnym podaniu gemfibrozylu, silnego inhibitora CYP2C8 (w dawce 600 mg dwa razy na dobę), zdrowym mężczyznom, zaobserwowano zwiększenie AUC enzalutamidu o 326% oraz spadek Cmax enzalutamidu o 18%. W sumie dla niezwiązanego enzalutamidu i niezwiązanego aktywnego metabolitu AUC zwiększyło się o 77% a Cmax zmniejszyło o 19%. Należy unikać lub zachować ostrożność w czasie jednoczesnego stosowania enzalutamidu oraz silnych inhibitorów CYP2C8 (np. gemfibrozylu). Jeżeli konieczne jest jednoczesne stosowanie silnych inhibitorów CYP2C8, dawkę enzalutamidu należy zmniejszyć do 80 mg raz na dobę (patrz punkt 4.2).
Inhibitory CYP3A4
CYP3A4 odgrywa niewielką rolę w metabolizmie enzalutamidu. Po doustnym podaniu itrakonazolu, silnego inhibitora CYP3A4 (w dawce 200 mg raz na dobę) zdrowym mężczyznom, zaobserwowano zwiększenie AUC enzalutamidu o 41% oraz brak wpływu na Cmax. W sumie dla niezwiązanego enzalutamidu i niezwiązanego aktywnego metabolitu AUC zwiększyło się o 27% a Cmax ponownie nie uległo zmianie. Nie ma konieczności dostosowania dawki w przypadku jednoczesnego stosowania produktu leczniczego Enzalutamide Sandoz oraz inhibitorów CYP3A4.
Induktory CYP2C8 i CYP3A4
Po doustnym podaniu ryfampicyny, umiarkowanego induktora CYP2C8 i silnego induktora CYP3A4 (w dawce 600 mg raz na dobę), zdrowym mężczyznom, zaobserwowano zmniejszenie AUC dla sumy enzalutamidu i aktywnego metabolitu o 37% oraz brak wpływu na Cmax. Nie ma konieczności dostosowania dawki w przypadku jednoczesnego stosowania produktu leczniczego Enzalutamide Sandoz oraz induktorów CYP2C8 lub CYP3A4.
Wpływ enzalutamidu na ekspozycję na inne produkty lecznicze
Indukcja enzymów
Enzalutamid jest silnym induktorem enzymów i zwiększa syntezę wielu enzymów i nośników, dlatego spodziewane są interakcje z wieloma powszechnie stosowanymi produktami leczniczymi, które są substratami tych enzymów lub nośników. Zmniejszenie ich stężenia w osoczu może być znaczące i prowadzić do braku lub zmniejszenia ich klinicznego działania. Istnieje również ryzyko zwiększonego powstawania aktywnych metabolitów. Enzymami, które mogą być indukowane są CYP3A w wątrobie i jelicie, CYP2B6, CYP2C9, CYP2C19 i urydyno 5-difosforo-glukuronozylotransferaza (UGTs – glukuronowy enzym sprzęgania). Indukowane mogą być również niektóre nośniki, np. białko oporności wielolekowej 2 (ang. multidrug resistance-associated protein 2, MRP2) i polipeptyd transportujący aniony organiczne 1B1 (ang. organic anion transporting polypeptide 1, OATP1B1).
Badania in vivo wykazały, że enzalutamid jest silnym induktorem CYP3A4 oraz umiarkowanym induktorem CYP2C9 oraz CYP2C19. Jednoczesne stosowanie enzalutamidu (w dawce 160 mg raz na dobę) z pojedynczymi dawkami doustnymi leków będących substratami CYP, u pacjentów z rakiem gruczołu krokowego, powodowało zmniejszenie AUC midazolamu (substrat CYP3A4) o 86%, zmniejszenie AUC S-warfaryny (substrat CYP2C9) o 56% oraz zmniejszenie AUC omeprazolu (substrat CYP2C19) o 70%. Możliwa jest również indukcja UGT1A1. W badaniu klinicznym z udziałem pacjentów z przerzutowym CRPC enzalutamid (160 mg raz na dobę) nie miał klinicznie istotnego wpływu na farmakokinetykę podawanego dożylnie docetakselu (75 mg/m2 pc. podawane we wlewie co 3 tygodnie). AUC docetakselu zmniejszyło się o 12% [stosunek średniej geometrycznej (GMR, ang. geometric mean ratio) = 0,882 (90% CI: 0,767; 1,02)], a Cmax zmniejszyło się o 4% [GMR = 0,963 (90% CI: 0,834; 1,11)].
Można spodziewać się interakcji z niektórymi produktami leczniczymi, które są eliminowane poprzez metabolizm lub transport aktywny. Jeżeli ich działanie terapeutyczne ma duże znaczenie dla pacjenta a dostosowanie dawkowania nie jest łatwo osiągalne w oparciu o monitorowanie skuteczności lub stężenia tych produktów w osoczu, należy unikać ich stosowania lub stosować je ostrożnie. Istnieje podejrzenie, że ryzyko uszkodzenia wątroby po podaniu paracetamolu jest większe u pacjentów leczonych jednocześnie induktorami enzymów.
Niektóre z grup produktów leczniczych, których może to dotyczyć:
- leki przeciwbólowe (np. fentanyl, tramadol)
- antybiotyki (np. klarytromycyna, doksycyklina)
- leki przeciwnowotworowe (np. kabazytaksel)
- leki przeciwpadaczkowe (np. karbamazepina, klonazepam, fenytoina, prymidon, kwas walproinowy)
- leki przeciwpsychotyczne (np. haloperydol)
- leki przeciwzakrzepowe (np. acenokumarol, warfaryna, klopidogrel)
- betablokery (np. bisoprolol, propranolol)
- blokery kanałów wapniowych (np. diltiazem, felodypina, nikardypina, nifedypina, werapamil)
- glikozydy nasercowe (np. digoksyna)
- kortykosteroidy (np. deksametazon, prednizolon)
- leki przeciwwirusowe stosowane w terapii HIV (np. indynawir, rytonawir)
- leki nasenne (np. diazepam, midazolam, zolpidem)
- leki immunosupresyjne (np. takrolimus)
- inhibitory pompy protonowej (np. omeprazol)
- statyny metabolizowane przez CYP3A4 (np. atorwastatyna, symwastatyna)
- hormony tarczycy (np. lewotyroksyna)
Pełne działanie indukujące enzalutamidu może nie wystąpić przed upływem około 1 miesiąca od rozpoczęcia leczenia, kiedy to enzalutamid osiąga stacjonarne stężenie w osoczu, aczkolwiek pewne efekty indukcji mogą ujawnić się wcześniej. Pacjentów przyjmujących produkty lecznicze będące substratami CYP2B6, CYP3A4, CYP2C9, CYP2C19 lub UGT1A1 należy monitorować w celu wykrycia możliwego zmniejszenia działania farmakologicznego (lub zwiększenia w przypadku powstawania aktywnych metabolitów) w trakcie pierwszego miesiąca leczenia enzalutamidem oraz rozważyć u nich dostosowanie dawki, jeśli to konieczne. Ze względu na długi okres półtrwania enzalutamidu (5,8 doby, patrz punkt 5.2), jego wpływ na enzymy może utrzymywać się przez miesiąc lub dłużej po zakończeniu przyjmowania enzalutamidu. W przypadku przerwania leczenia enzalutamidem może być konieczne stopniowe zmniejszanie dawki jednocześnie stosowanego produktu leczniczego.
Substraty CYP1A2 i CYP2C8
Enzalutamid (w dawce 160 mg raz na dobę) nie wywoływał klinicznie istotnej zmiany wartości AUC lub Cmax kofeiny (substrat CYP1A2) lub pioglitazonu (substrat CYP2C8). AUC pioglitazonu zwiększyło się o 20%, podczas gdy Cmax zmniejszyło się o 18%. AUC i Cmax kofeiny zmniejszyły się odpowiednio o 11% i 4%. Nie ma konieczności dostosowania dawki w przypadku jednoczesnego stosowania produktów leczniczych będących substratami CYP1A2 lub CYP2C8 z enzalutamidem.
Substraty P-gp
Badania in vitro wskazują, że enzalutamid może być inhibitorem nośnika błonowego P-gp. Obserwowano łagodne działanie hamujące enzalutamidu w stanie stacjonarnym na P-gp w badaniu z udziałem pacjentów z rakiem gruczołu krokowego, którzy otrzymali doustnie pojedynczą dawkę digoksyny, będącej badanym substratem P-gp, przed przyjęciem i jednocześnie z enzalutamidem (jednoczesne podanie następowało po co najmniej 55 dniach przyjmowania enzalutamidu doustnie w dawce dobowej 160 mg). Stężenie digoksyny w osoczu oznaczono zwalidowaną metodą chromatografii cieczowej z tandemową spektrometrią masową. Wartości AUC i Cmax digoksyny zwiększyły się odpowiednio o 33% i 17%. Należy zachować ostrożność, jeśli jednocześnie z enzalutamidem stosuje się substancje lecznicze o wąskim indeksie terapeutycznym, będące substratami P-gp (np. kolchicyna, eteksylan dabigatranu, digoksyna). Mogą one wymagać dostosowania dawki w celu osiągnięcia optymalnego stężenia w osoczu.
Zakłócenia wyników badań laboratoryjnych
U pacjentów leczonych enzalutamidem, niezależnie od leczenia digoksyną, w teście immunochemiluminescencyjnym z użyciem mikrocząstek (CMIA) obserwowano fałszywie podwyższone wyniki stężenia digoksyny w osoczu. Dlatego wartości stężenia digoksyny w osoczu uzyskane w teście CMIA należy interpretować z ostrożnością i potwierdzać innym testem, zanim dokona się jakichkolwiek zmian dawkowania digoksyny.
Substraty BCRP
W stanie stacjonarnym enzalutamid nie powodował znaczącej klinicznie zmiany ekspozycji na rozuwastatynę, badany substrat białka oporności raka piersi (ang. breast cancer resistant protein, BCRP), u pacjentów z rakiem gruczołu krokowego, którzy otrzymali doustnie pojedynczą dawkę rozuwastatyny przed przyjęciem i jednocześnie z enzalutamidem (jednoczesne podanie następowało po co najmniej 55 dniach przyjmowania enzalutamidu doustnie w dawce dobowej 160 mg). Wartość AUC rozuwastatyny zmniejszyła się o 14%, natomiast wartość Cmax zwiększyła się o 6%. Nie ma konieczności dostosowania dawki w przypadku jednoczesnego stosowania enzalutamidu z substratem BCRP.
Substraty MRP2, OAT3 i OCT1
Na podstawie badań in vitro nie można wykluczyć, że enzalutamid hamuje aktywność MRP2 (w jelicie) oraz nośnika anionów organicznych 3 (ang. organic anion transporter 3, OAT3) i nośnika kationów organicznych 1 (ang. organic cation transporter 1, OCT1) (ogólnoustrojowo). Teoretycznie, istnieje możliwość indukcji tych nośników, ale wynik końcowy jest obecnie nieznany.
Produkty lecznicze wydłużające odstęp QT
Ponieważ leczenie deprywacją androgenów może wydłużać odstęp QT, należy starannie ocenić jednoczesne stosowanie enzalutamidu z produktami o znanym działaniu wydłużającym odstęp QT lub z produktami, które mogą wywołać częstoskurcz komorowy typu torsade de pointes, należącymi do klasy IA (np. chinidyna, dyzopiramid) lub klasy III (np. amiodaron, sotalol, dofetylid, ibutylid) przeciwarytmicznych produktów leczniczych, metadonem, moksyfloksacyną, lekami przeciwpsychotycznymi, itd. (patrz punkt 4.4).
Wpływ pokarmu na ekspozycję na enzalutamid
Pokarm nie ma istotnego klinicznie wpływu na stopień ekspozycji na enzalutamid. W badaniach klinicznych enzalutamid podawano niezależnie od posiłków.
4.6 Wpływ na płodność, ciążę i laktację
Kobiety w wieku rozrodczym
Brak jest danych klinicznych dotyczących stosowania enzalutamidu u kobiet w ciąży, a także ten produkt leczniczy nie jest przeznaczony do stosowania u kobiet w wieku rozrodczym. U kobiet w ciąży enzalutamid może działać szkodliwie na płód lub spowodować poronienie (patrz punkty 4.3, 5.3 i 6.6).
Antykoncepcja u mężczyzn i kobiet
Nie wiadomo, czy enzalutamid lub jego metabolity są obecne w nasieniu. Jeżeli pacjent, w trakcie leczenia oraz przez 3 miesiące po zakończeniu leczenia enzalutamidem, podejmuje stosunki seksualne z kobietą w ciąży, konieczne jest stosowanie prezerwatywy. Jeżeli pacjent, w czasie leczenia oraz przez 3 miesiące po zakończeniu leczenia, podejmuje stosunki seksualne z kobietą w wieku rozrodczym, konieczne jest stosowanie prezerwatywy oraz innej skutecznej metody antykoncepcji. Badania na zwierzętach wykazały szkodliwy wpływ na reprodukcję (patrz punkt 5.3).
Ciąża
Enzalutamid nie jest wskazany do stosowania u kobiet. Enzalutamid jest przeciwwskazany u kobiet, które są w ciąży lub mogą zajść w ciążę (patrz punkty 4.3, 5.3 i 6.6).
Karmienie piersią
Enzalutamid nie jest wskazany do stosowania u kobiet. Nie wiadomo, czy enzalutamid przenika do mleka ludzkiego. Enzalutamid i (lub) jego metabolity przenikają do mleka samic szczurów (patrz punkt 5.3).
Płodność
Badania na zwierzętach wykazały, że enzalutamid ma negatywny wpływ na układ rozrodczy samców szczura i psa (patrz punkt 5.3).
4.7 Wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn
Produkt leczniczy Enzalutamide Sandoz może wywierać umiarkowany wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn, ponieważ zgłaszano zdarzenia neurologiczne i psychiczne, w tym napad drgawkowy (patrz punkt 4.8). Pacjentów należy uprzedzić o potencjalnym ryzyku wystąpienia zdarzenia psychiatrycznego lub neurologicznego podczas prowadzenia pojazdów i obsługiwania maszyn. Nie przeprowadzono badań oceniających wpływ enzalutamidu na zdolność prowadzenia pojazdów i obsługiwania maszyn.
4.8 Działania niepożądane
Podsumowanie profilu bezpieczeństwa
Najczęstszymi działaniami niepożądanymi są astenia/zmęczenie, uderzenia gorąca, nadciśnienie tętnicze, złamania i przewracanie się. Inne ważne działania niepożądane obejmują chorobę niedokrwienną serca oraz napad drgawkowy.
Napad drgawkowy wystąpił u 0,6% pacjentów leczonych enzalutamidem, u 0,1% pacjentów otrzymujących placebo i u 0,3% pacjentów leczonych bikalutamidem.
U pacjentów leczonych enzalutamidem rzadko obserwowano zespół tylnej odwracalnej encefalopatii (patrz punkt 4.4).
W związku z leczeniem enzalutamidem zgłaszano zespół Stevensa-Johnsona (patrz punkt 4.4).
Tabelaryczne zestawienie działań niepożądanych
Poniżej zamieszczono działania niepożądane obserwowane podczas badań klinicznych według częstości występowania. Częstość określono w następujący sposób: bardzo często (≥ 1/10), często (≥ 1/100 do < 1/10), niezbyt często (≥ 1/1 000 do < 1/100), rzadko (≥ 1/10 000 do < 1/1 000), bardzo rzadko (< 1/10 000), częstość nieznana (częstość nie może być określona na podstawie dostępnych danych). W obrębie każdej grupy o określonej częstości występowania objawy niepożądane są wymienione zgodnie ze zmniejszającą się ciężkością.
Tabela 1 Działania niepożądane zidentyfikowane w kontrolowanych badaniach klinicznych i po wprowadzeniu do obrotu
| Klasyfikacja układów i narządów MedDRA | Działania niepożądane i częstość |
| Zaburzenia krwi i układu chłonnego | Niezbyt często: leukopenia, neutropenia Częstość nieznana*: trombocytopenia |
| Zaburzenia układu immunologicznego | Częstość nieznana*: obrzęk twarzy, obrzęk języka, obrzęk warg, obrzęk gardła |
| Zaburzenia psychiczne | Często: lęk Niezbyt często: omamy wzrokowe |
| Zaburzenia układu nerwowego | Często: ból głowy, zaburzenia pamięci, utrata pamięci, zaburzenia uwagi, zaburzenia smaku, zespół niespokojnych nóg, zaburzenia funkcji poznawczych, Niezbyt często: napady drgawkowe¥ Częstość nieznana*: zespół tylnej odwracalnej encefalopatii |
| Zaburzenia serca | Często: choroba niedokrwienna serca† Częstość nieznana*: wydłużenie odstępu QT (patrz punkty 4.4 i 4.5) |
| Zaburzenia naczyniowe | Bardzo często: uderzenia gorąca, nadciśnienie tętnicze |
| Zaburzenia żołądka i jelit | Częstość nieznana*: nudności, wymioty, biegunka |
| Zaburzenia wątroby i dróg żółciowych | Niezbyt często: zwiększona aktywność enzymów wątrobowych |
| Zaburzenia skóry i tkanki podskórnej | Często: suchość skóry, świąd Częstość nieznana*: rumień wielopostaciowy, zespół Stevensa-Johnsona, wysypka |
| Zaburzenia mięśniowo-szkieletowe i tkanki łącznej | Bardzo często: złamania‡ Częstość nieznana*: ból mięśni, skurcze mięśni, osłabienie mięśni, ból pleców |
| Zaburzenia układu rozrodczego i piersi | Często: ginekomastia, ból brodawki sutkowej# , tkliwość piersi# |
| Zaburzenia ogólne i stany w miejscu podania | Bardzo często: astenia, zmęczenie |
| Urazy, zatrucia i powikłania po zabiegach | Bardzo często: upadek |
* Zgłoszenia spontaniczne po wprowadzeniu produktu leczniczego zawierającego enzalutamid do obrotu
¥ Na podstawie oceny wąskiego zapytania SMQ „Drgawki”, obejmującego napad padaczkowy, napad typu „grand mal”, złożone napady częściowe, napady częściowe i stan padaczkowy. Obejmuje to rzadkie przypadki napadów padaczkowych z powikłaniami prowadzącymi do zgonu.
† Na podstawie oceny wąskiego zapytania SMQ „Zawał mięśnia sercowego” i „Inna niedokrwienna choroba serca”, w tym następujących terminów preferowanych zaobserwowanych u co najmniej dwóch pacjentów w randomizowanych, kontrolowanych placebo badaniach 3. fazy: dławica piersiowa, choroba wieńcowa, zawał mięśnia sercowego, ostry zawał mięśnia sercowego, ostry zespół wieńcowy, niestabilna dławica piersiowa, niedokrwienie mięśnia sercowego i miażdżyca tętnic wieńcowych.
‡ Obejmuje wszystkie terminy preferowane ze słowem „złamanie” w odniesieniu do kości.
# Działania niepożądane enzalutamidu w monoterapii
Opis wybranych działań niepożądanych
Napad drgawkowy W kontrolowanych badaniach klinicznych napad drgawkowy wystąpił u 31 pacjentów (0,6%) spośród 5110 pacjentów leczonych dawką dobową enzalutamidu wynoszącą 160 mg, u czterech pacjentów (0,1%) otrzymujących placebo i u jednego pacjenta (0,3%), któremu podawano bikalutamid. Na podstawie danych nieklinicznych oraz danych z badań ze schematem zwiększających się dawek, wydaje się, że wielkość dawki jest ważnym czynnikiem prognostycznym ryzyka wystąpienia napadu drgawkowego. Z kontrolowanych badań klinicznych wykluczono pacjentów, u których wcześniej wystąpił napad drgawkowy lub istnieją czynniki ryzyka wystąpienia napadu drgawkowego.
W jednoramiennym badaniu 9785-CL-0403 (UPWARD) oceniającym częstość występowania napadów drgawkowych u pacjentów z czynnikami predysponującymi do ich wystąpienia (u 1,6% napad drgawkowy w wywiadzie), u 8 z 366 (2,2%) pacjentów leczonych enzalutamidem wystąpił napad drgawkowy. Mediana czasu leczenia wynosiła 9,3 miesiąca.
Nie jest znany mechanizm obniżania progu drgawkowego przez enzalutamid, ale może on wynikać z tego, że jak pokazują dane z badań in vitro, enzalutamid oraz jego aktywny metabolit wiążą się z kanałem chlorkowym bramkowanym GABA i mogą hamować jego aktywność.
Choroba niedokrwienna serca W randomizowanych badaniach klinicznych kontrolowanych placebo choroba niedokrwienna serca wystąpiła u 3,5% pacjentów leczonych enzalutamidem w połączeniu z ADT w porównaniu z 2% pacjentów otrzymujących placebo w połączeniu z ADT. U czternastu (0,4%) pacjentów leczonych enzalutamidem w połączeniu z ADT i u 3 (0,1%) pacjentów leczonych placebo w połączeniu z ADT wystąpiło zdarzenie w postaci choroby niedokrwiennej serca, która doprowadziła do zgonu.
W badaniu EMBARK choroba niedokrwienna serca wystąpiła u 5,4% pacjentów leczonych enzalutamidem w połączeniu z leuproreliną i 9% pacjentów leczonych enzalutamidem w monoterapii. U żadnego pacjenta leczonego enzalutamidem w połączeniu z leuproreliną i u jednego (0,3%) pacjenta leczonego enzalutamidem w monoterapii wystąpiło zdarzenie w postaci choroby niedokrwiennej serca, która doprowadziła do zgonu.
Ginekomastia
W badaniu EMBARK ginekomastię (niezależnie od stopnia) zaobserwowano u 29 spośród 353 (8,2%) pacjentów leczonych enzalutamidem w połączeniu z leuproreliną i u 159 spośród 354 (44,9%) pacjentów leczonych enzalutamidem w monoterapii. Ginekomastii stopnia 3 lub wyższego nie zaobserwowano u żadnego pacjenta leczonego enzalutamidem w połączeniu z leuproreliną i zaobserwowano u 3 pacjentów (0,8%) leczonych enzalutamidem w monoterapii.
Ból brodawki sutkowej
W badaniu EMBARK ból brodawki sutkowej (niezależnie od stopnia) zaobserwowano u 11 spośród 353 (3,1%) pacjentów leczonych enzalutamidem w połączeniu z leuproreliną i u 54 spośród 354 (15,3%) pacjentów leczonych enzalutamidem w monoterapii. Bólu brodawki sutkowej stopnia 3. lub wyższego nie zaobserwowano u żadnego pacjenta leczonego enzalutamidem w połączeniu z leuproreliną lub enzalutamidem w monoterapii.
Tkliwość piersi
W badaniu EMBARK tkliwość piersi (niezależnie od stopnia) zaobserwowano u 5 spośród 353 (1,4%) pacjentów leczonych enzalutamidem w połączeniu z leuproreliną i u 51 spośród 354 (14,4%) pacjentów leczonych enzalutamidem w monoterapii. Tkliwości piersi stopnia 3. lub wyższego nie zaobserwowano u żadnego pacjenta leczonego enzalutamidem w połączeniu z leuproreliną lub enzalutamidem w monoterapii.
Zgłaszanie podejrzewanych działań niepożądanych
Po dopuszczeniu produktu leczniczego do obrotu istotne jest zgłaszanie podejrzewanych działań niepożądanych. Umożliwia to nieprzerwane monitorowanie stosunku korzyści do ryzyka stosowania produktu leczniczego. Osoby należące do fachowego personelu medycznego powinny zgłaszać wszelkie podejrzewane działania niepożądane za pośrednictwem Departamentu Monitorowania Niepożądanych Działań Produktów Leczniczych Urzędu Rejestracji Produktów Leczniczych, Wyrobów Medycznych i Produktów Biobójczych Al. Jerozolimskie 181C 02-222 Warszawa tel.: + 48 22 49 21 301, faks: + 48 22 49 21 309, strona internetowa: https://smz.ezdrowie.gov.pl
Działania niepożądane można zgłaszać również podmiotowi odpowiedzialnemu.
4.9 Przedawkowanie
Nie ma antidotum na enzalutamid. W razie przedawkowania, należy przerwać leczenie enzalutamidem i rozpocząć ogólne działania wspomagające, mając na uwadze okres półtrwania wynoszący 5,8 doby. W przypadku przedawkowania u pacjentów istnieje zwiększone ryzyko wystąpienia drgawek.
5. WŁAŚCIWOŚCI FARMAKOLOGICZNE
5.1 Właściwości farmakodynamiczne
Grupa farmakoterapeutyczna: antagoniści hormonów i ich pochodne, antyandrogeny,
kod ATC: L02BB04
Mechanizm działania
Rak gruczołu krokowego jest wrażliwy na androgeny i odpowiada na hamowanie przekazywania sygnałów przez receptory androgenowe. Pomimo małego lub nawet niewykrywalnego stężenia androgenów w osoczu, przekazywanie sygnałów przez receptory androgenowe powoduje dalszy postęp choroby. Pobudzanie wzrostu komórek nowotworowych poprzez receptor androgenowy wymaga jego umiejscowienia w jądrze komórkowym i związania z DNA. Enzalutamid jest silnym inhibitorem przekazywania sygnałów przez receptor androgenowy. Blokuje on kilka etapów szlaku przekazywania sygnałów przez receptor androgenowy. Enzalutamid kompetytywnie blokuje wiązanie się androgenów z receptorem androgenowym, a tym samym blokuje przemieszczenie aktywnego receptora do jądra oraz wiązanie aktywnego receptora androgenowego z DNA, nawet w przypadku nadekspresji receptorów androgenowych oraz w komórkach raka prostaty opornych na leczenie antyandrogenami. Leczenie enzalutamidem zmniejsza wzrost komórek raka prostaty, może powodować śmierć tych komórek oraz regresję nowotworu. W badaniach nieklinicznych enzalutamid nie wykazywał aktywności agonisty receptorów androgenowych.
Działanie farmakodynamiczne
W badaniu klinicznym 3. fazy (AFFRIM) w grupie pacjentów, u których leczenie docetakselem było nieskuteczne, u 54% pacjentów leczonych enzalutamidem, odnotowano zmniejszenie stężenia swoistego antygenu sterczowego (ang. Prostate-Specific Antigen, PSA), w odniesieniu do wartości początkowych, przynajmniej o 50% w porównaniu do 1,5% w grupie pacjentów placebo.
W innym badaniu klinicznym 3. fazy (PREVAIL) w grupie pacjentów, u których wcześniej nie stosowano chemioterapii, pacjenci otrzymujący enzalutamid wykazywali znacząco większy odsetek odpowiedzi całkowitego PSA (zdefiniowany jako ≥ 50% zmniejszenie stężenia w odniesieniu do wartości początkowych) w porównaniu z pacjentami otrzymującymi placebo, 78,0% w porównaniu do 3,5% (różnica = 74,5%, p < 0,0001).
W badaniu klinicznym 2. fazy (TERRAIN) w grupie pacjentów, u których wcześniej nie stosowano chemioterapii, pacjenci otrzymujący enzalutamid wykazywali znacząco większy odsetek całkowitej odpowiedzi PSA (zdefiniowany jako ≥ 50% zmniejszenie stężenia w odniesieniu do wartości początkowych), w porównaniu z pacjentami leczonymi bikalutamidem, 82,1% w porównaniu do 20,9% (różnica = 61,2%, p < 0,0001).
W jednoramiennym badaniu (9785-CL-0410), z udziałem pacjentów leczonych wcześniej co najmniej przez 24 tygodnie abirateronem (dodatkowo przyjmowali prednizon), u 22,4% pacjentów wystąpiło ≥ 50% zmniejszenie stężenia PSA w odniesieniu do wartości początkowych. Zgodnie z wcześniejszą historią leczenia chemioterapią, wyniki u pacjentów ze zmniejszonym stężeniem PSA o ≥ 50% proporcjonalnie wyniosły 22,1% i 23%, odpowiednio dla grup pacjentów, którzy nie otrzymali wcześniej chemioterapii lub ją otrzymali.
W badaniu klinicznym MDV3100-09 (STRIVE) dotyczącym CRPC bez przerzutów i z przerzutami, u pacjentów otrzymujących enzalutamid zaobserwowano istotnie większy całkowity odsetek potwierdzonej odpowiedzi PSA (zdefiniowanej jako zmniejszenie stężenia wyjściowego o ≥50%) w porównaniu z pacjentami otrzymującymi bikalutamid: 81,3% w porównaniu z 31,3% (różnica = 50,0%, p <0,0001).
W badaniu klinicznym MDV3100-14 (PROSPER) dotyczącym CRPC bez przerzutów, u pacjentów otrzymujących enzalutamid zaobserwowano istotnie większy odsetek potwierdzonej odpowiedzi PSA (zdefiniowanej jako zmniejszenie stężenia wyjściowego o ≥50%) w porównaniu z pacjentami otrzymującymi placebo: 76,3% w porównaniu z 2,4% (różnica = 73,9%, p <0,0001).
Skuteczność kliniczna i bezpieczeństwo stosowania
Skuteczność enzalutamidu określono w trzech randomizowanych, kontrolowanych placebo, wieloośrodkowych badaniach klinicznych 3. fazy [MDV3100-14 (PROSPER), CRPC2 (AFFIRM), MDV3100-03 (PREVAIL)] z udziałem pacjentów z postępującym rakiem gruczołu krokowego, u których wystąpiła progresja choroby w czasie leczenia deprywacją androgenów [analogiem LHRH lub pacjentów po obustronnej orchidektomii]. Do badania PREVAIL włączono pacjentów z CRPC z przerzutami, u których wcześniej nie stosowano chemioterapii, podczas gdy do badania AFFIRM włączono pacjentów z CRPC z przerzutami leczonych uprzednio docetakselem, a do badania PROSPER włączono pacjentów z CRPC bez przerzutów. Skuteczność w grupie pacjentów z mHSPC określono w randomizowanym, kontrolowanym placebo wieloośrodkowym badaniu klinicznym 3. fazy [9785-CL-0335 (ARCHES)]. W innym randomizowanym, kontrolowanym placebo wieloośrodkowym badaniu klinicznym fazy 3 [MDV3100-13 (EMBARK)] ustalono skuteczność u pacjentów z BCR nmHSPC wysokiego ryzyka. Wszyscy pacjenci byli leczeni analogiem LHRH lub poddano ich obustronnej orchidektomii, o ile nie wskazano inaczej.
W ramionach otrzymujących aktywne leczenie, enzalutamid podawano doustnie w dawce 160 mg na dobę. W pięciu badaniach klinicznych (EMBARK, ARCHES, PROSPER, AFFIRM i PREVAIL) pacjenci w grupach kontrolnych otrzymywali placebo, a stosowanie prednizonu nie było wymagane.
Zmiany stężenia PSA w surowicy, oceniane niezależnie od innych kryteriów, nie zawsze prognozują korzyść kliniczną. W związku z tym w pięciu badaniach zalecono, aby pacjenci kontynuowali leczenie aż do spełnienia kryteriów wstrzymania lub przerwania leczenia, jakie określono poniżej dla każdego z badań.
Badanie MDV3100-13 (EMBARK) (pacjenci z BCR HSPC bez przerzutów wysokiego ryzyka)
Do badania EMBARK włączono 1068 pacjentów z BCR nmHSPC wysokiego ryzyka, których zrandomizowano w stosunku 1:1:1 do otrzymywania leczenia enzalutamidem doustnie w dawce 160 mg raz na dobę jednocześnie z ADT (N = 355), enzalutamidem doustnie w dawce 160 mg raz na dobę w monoterapii w otwartej próbie (N = 355) lub placebo doustnie raz na dobę jednocześnie z ADT (N = 358) (ADT zdefiniowano jako leuprorelinę). Wszyscy pacjenci przeszli wcześniej ostateczne leczenie w postaci radykalnej prostatektomii i (lub) radioterapii (w tym brachyterapii) z zamiarem wyleczenia (ang. curative intent). Pacjenci musieli mieć potwierdzenie choroby bez przerzutów oparte na zaślepionej niezależnej ocenie centralnej (ang. blinded independent central review, BICR) i wysokie ryzyko nawrotu biochemicznego (zdefiniowane jako czas do podwojenia stężenia PSA ≤ 9 miesięcy). Pacjenci musieli mieć również wartości PSA ≥ 1 ng/ml, jeżeli przeszli wcześniej radykalną prostatektomię (z lub bez radioterapii) w ramach pierwotnego leczenia raka gruczołu krokowego lub wartości PSA co najmniej 2 ng/ml powyżej nadiru, jeżeli przeszli wcześniej wyłącznie radioterapię. Pacjenci, którzy przeszli wcześniejszą prostatektomię i byli odpowiednimi kandydatami do radioterapii ratunkowej na podstawie oceny badacza, zostali wyłączeni z badania.
Pacjenci byli stratyfikowani według wartości PSA (≤ 10 ng/ml w porównaniu z > 10 ng/ml), czasu do podwojenia stężenia PSA (≤ 3 miesiące w porównaniu z od > 3 miesięcy do ≤ 9 miesięcy) oraz wcześniejszej terapii hormonalnej (wcześniejsza terapia hormonalna w porównaniu z brakiem wcześniejszej terapii hormonalnej). U pacjentów, których wartości PSA były niewykrywalne (< 0,2 ng/ml) w tygodniu 36., leczenie było wstrzymywane w tygodniu 37., a następnie wznawiane, gdy wartości PSA wzrastały do ≥ 2,0 ng/ml w przypadku pacjentów po wcześniejszej prostatektomii lub ≥ 5,0 ng/ml w przypadku pacjentów bez wcześniejszej prostatektomii. U pacjentów, których wartości PSA były wykrywalne w tygodniu 36. (≥ 0,2 ng/ml), leczenie kontynuowano bez wstrzymywania do momentu spełnienia kryteriów trwałego zaprzestania leczenia. Decyzję o trwałym zaprzestaniu leczenia podejmowano w momencie potwierdzenia wystąpienia progresji radiograficznej na podstawie oceny centralnej wykonanej po uzyskaniu wyników wstępnego badania lokalnego
W trzech badanych grupach charakterystyka demograficzna pacjentów i początkowy stan zaawansowania choroby były dobrze zrównoważone. Ogólna mediana wieku w momencie randomizacji wynosiła 69 lat (zakres: 49,0–93,0). Większość pacjentów w populacji całkowitej była rasy białej (83,2%), 7,3% stanowili Azjaci, a 4,4% – osoby rasy czarnej. Mediana czasu do podwojenia stężenia PSA wynosiła 4,9 miesiąca. Siedemdziesiąt cztery procent pacjentów miało wcześniejszą inwazyjną terapię w postaci prostatektomii radykalnej, 75% pacjentów miało wcześniejszą terapię w postaci radioterapii (w tym brachyterapii), a 49% pacjentów miało wcześniej obie terapie. Trzydzieści dwa procent pacjentów miało punktację w skali Gleasona równą ≥ 8. Punktacja statusu sprawności w skali ECOG (ang. Eastern Cooperative Oncology Group Performance Status) wynosiła 0 w przypadku 92% pacjentów i 1 w przypadku 8% pacjentów w momencie włączenia do badania.
Pierwszorzędowym punktem końcowym był czas przeżycia bez przerzutów (ang. metastasis-free survival, MFS) u pacjentów randomizowanych do otrzymywania enzalutamidu w połączeniu z ADT w porównaniu do randomizowanych do otrzymywania placebo w połączeniu z ADT. Czas przeżycia bez przerzutów definiowano jako czas od randomizacji do wystąpienia progresji radiologicznej lub zgonu w trakcie badania, zależnie od tego, co nastąpiło wcześniej.
Wielokrotnie badanymi drugorzędowymi punktami końcowymi były czas do progresji PSA, czas do pierwszego zastosowania leczenia przeciwnowotworowego i całkowity czas przeżycia. Kolejnym wielokrotnie badanym drugorzędowym punktem końcowym był MFS u pacjentów randomizowanych do otrzymywania enzalutamidu w monoterapii w porównaniu do randomizowanych do otrzymywania placebo w połączeniu z ADT.
Enzalutamid w połączeniu z ADT i w monoterapii wykazywał istotną statystycznie poprawę MFS w porównaniu do placebo w połączeniu z ADT. Kluczowe wyniki skuteczności przedstawiono w Tabeli 2
Tabela 2 Podsumowanie skuteczności u pacjentów leczonych enzalutamidem w połączeniu z ADT, placebo w połączeniu z ADT lub enzalutamidem w ramach monoterapii w badaniu EMBARK (analiza zgodna z zamiarem leczenia)
Enzalutamid w połączeniu z ADT (N = 355) | Placebo w połączeniu z ADT (N = 358) | Enzalutamid w monoterapii (N = 355) | ||||
| Czas przeżycia bez przerzutów1 | ||||||
| Liczba zdarzeń (%)2 | 45 (12,7) | 92 (25,7) | 63 (17,7) | |||
| Mediana, miesiące (95% CI)3 | NR (NR, NR) | NR (85,1; NR) | NR (NR, NR) | |||
Współczynnik ryzyka względem placebo w połączeniu z ADT (95% CI)4 | 0,42 (0,30; 0,61) | -- | 0,63 (0,46; 0,87) | |||
Wartość p dla porównania z placebo w połączeniu z ADT5 | p < 0,0001 | -- | p = 0,0049 | |||
| Czas do progresji PSA6 | ||||||
| Liczba zdarzeń (%)2 | 8 (2,3) | 93 (26,0) | 37 (10,4) | |||
| Mediana, miesiące (95% CI)3 | NR (NR, NR) | NR (NR, NR) | NR (NR, NR) | |||
Współczynnik ryzyka względem placebo w połączeniu z ADT (95% CI)4 | 0,07 (0,03; 0,14) | -- | 0,33 (0,23; 0,49) | |||
Wartość p dla porównania z placebo w połączeniu z ADT5 | p < 0,0001 | -- | p < 0,0001 | |||
| Czas do zastosowania nowego leczenia przeciwnowotworowego | ||||||
| Liczba zdarzeń (%)7 | 58 (16,3) | 140 (39,1) | 84 (23,7) | |||
| Mediana, miesiące (95% CI)3 | NR (NR, NR) | 76,2 (71,3; NR) | NR (NR, NR) | |||
Współczynnik ryzyka względem placebo w połączeniu z ADT (95% CI)4 | 0,36 (0,26; 0,49) | -- | 0,54 (0,41; 0,71) | |||
Wartość p dla porównania z placebo w połączeniu z ADT5 | p < 0,0001 | -- | p < 0,0001 | |||
| Całkowity czas przeżycia8 | ||||||
| Liczba zdarzeń (%) | 33 (9,3) | 55 (15,4) | 42 (11,8) | |||
| Mediana, miesiące (95% CI)3 | NR (NR, NR) | NR (NR, NR) | NR (NR, NR) | |||
Współczynnik ryzyka względem placebo w połączeniu z ADT (95% CI)4 | 0,59 (0,38; 0,91) | -- | 0,78 (0,52; 1,17) | |||
Wartość p dla porównania z placebo w połączeniu z ADT5 | p = 0,01539 | -- | p = 0,23049 | |||
NR = Nieosiągnięte.
- 1. Mediana czasu obserwacji wynosząca 61 miesięcy.
- 2. Na podstawie najwcześniejszego przyczyniającego się zdarzenia (progresja radiograficzna lub zgon).
- 3. Na podstawie krzywej Kaplana-Meiera.
- 4. Stosunek ryzyka opiera się na modelu regresji Coxa stratyfikowanym według badania przesiewowego PSA, czasu do podwojenia stężenia PSA i wcześniejszej terapii hormonalnej.
- 5. Dwustronna wartość p opiera się na teście log-rank stratyfikowanym według badania przesiewowego PSA, czasu do podwojenia stężenia PSA i wcześniejszej terapii hormonalnej.
- 6. Na podstawie progresji PSA zgodnie z kryteriami Prostate Cancer Clinical Trials Working Group 2.
- 7. Na podstawie pierwszego po okresie początkowym użycia terapii przeciwnowotworowej do leczenia raka gruczołu krokowego.
- 8. Na podstawie wcześniej zaplanowanej analizy okresowej z datą odcięcia danych 31 stycznia 2023 r. i medianą czasu obserwacji wynoszącą 65 miesięcy.
- 9. Wynik nie spełnił wcześniej określonego poziomu dwustronnej istotności p ≤ 0,0001.
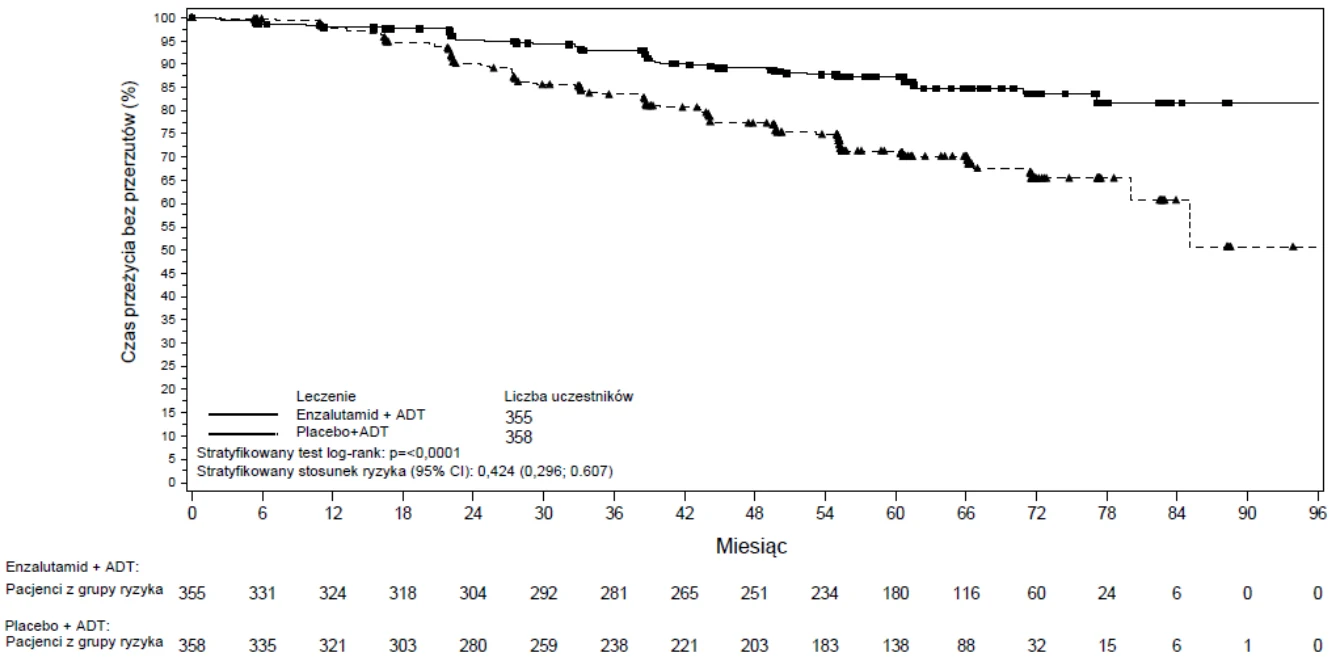
Rycina 1 Krzywe Kaplana-Meiera dotyczące MFS w grupach leczonych enzalutamidem w połączeniu z ADT w porównaniu z placebo w połączeniu z ADT badania EMBARK (analiza zgodna z zamiarem leczenia)
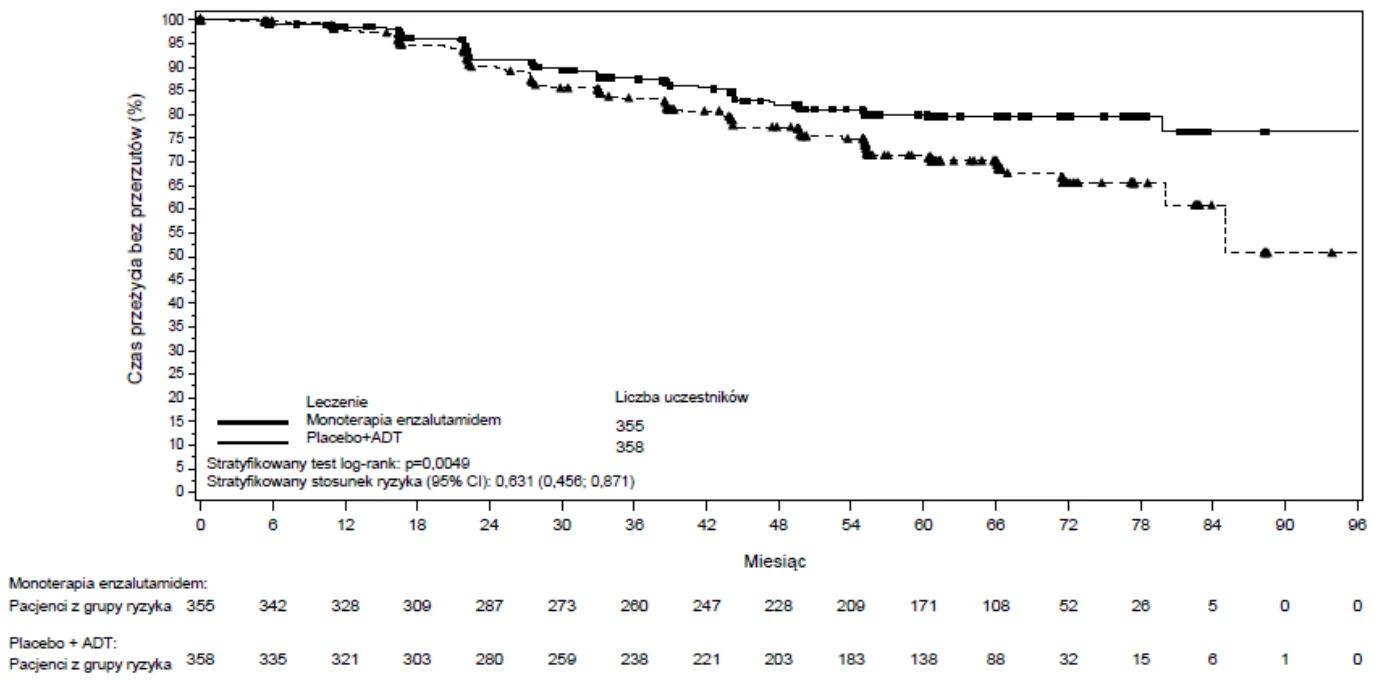
Rycina 2 Krzywe Kaplana-Meiera dotyczące MFS w grupach leczonych enzalutamidem w ramach monoterapii w porównaniu z placebo w połączeniu z ADT badania EMBARK (analiza zgodna z zamiarem leczenia)
Po podaniu ADT jako enzalutamid w połączeniu z ADT lub placebo w połączeniu z ADT, stężenia testosteronu gwałtownie obniżyły się do wartości kastracyjnych i pozostały niskie do czasu przerwania leczenia po 37 tygodniach. Po przerwaniu leczenia stężenia testosteronu stopniowo zwiększyły się do wartości bliskich wyjściowym. Po wznowieniu leczenia ponownie zmniejszyły się do wartości kastracyjnych. W grupie enzalutamidu w monoterapii, stężenia testosteronu zwiększyły się po rozpoczęciu leczenia i wracały do wartości wyjściowych po przerwaniu leczenia. Zwiększyły się ponownie po ponownym rozpoczęciu leczenia enzalutamidem.
Badanie 9785-CL-0335 (ARCHES) (pacjenci z HSPC z przerzutami)
Do badania ARCHES włączono 1150 pacjentów z mHSPC zrandomizowanych 1:1 do grupy leczonej enzalutamidem z terapią deprywacji androgenów (ADT) lub do grupy otrzymującej placebo z ADT (ADT zdefiniowana jako analog LHRH lub stan po obustronnej orchidektomii). Pacjenci otrzymywali enzalutamid w dawce 160 mg raz na dobę (N = 574) lub placebo (N = 576).
Do badania zakwalifikowano pacjentów z rakiem gruczołu krokowego z przerzutami potwierdzonymi dodatnim badaniem obrazowym kości (w przypadku choroby kości) lub zmianami przerzutowymi w badaniu tomografii komputerowej lub rezonansu magnetycznego (w przypadku tkanek miękkich). Pacjenci, u których przerzuty ograniczyły się do regionalnych węzłów chłonnych miednicy, nie kwalifikowali się do badania. Pacjenci mogli otrzymać do 6 cykli leczenia docetakselem w takim schemacie, by ostatnie podanie miało miejsce w ciągu 2 miesięcy od 1. dnia badania klinicznego a podczas lub po zakończeniu leczenia docetakselem nie nastąpiła progresja choroby. Wykluczono pacjentów z potwierdzonymi lub podejrzewanymi przerzutami do mózgu, lub czynnym nowotworowym zajęciem opon mózgowo-rdzeniowych, lub z napadami drgawkowymi w wywiadzie lub z jakimikolwiek czynnikami predysponującymi do ich wystąpienia.
W badanych grupach charakterystyka demograficzna pacjentów i początkowy stan zaawansowania choroby były dobrze zrównoważone. Mediana wieku w czasie randomizacji wyniosła 70 lat w obu grupach leczenia. Większość pacjentów w całej badanej populacji była rasy kaukaskiej (80,5%); 13,5% rasy żółtej i 1,4% rasy czarnej. Ocena stanu czynnościowego według skali Eastern Cooperative Oncology Group (ECOG) wynosiła 0 dla 78% pacjentów i 1 dla 22% pacjentów w czasie włączenia do badania. Pacjentów stratyfikowano według małej i dużej objętości choroby oraz wcześniejszej terapii docetakselem z powodu raka gruczołu krokowego. Trzydzieści siedem procent pacjentów miało małą objętość choroby, a 63% pacjentów miało dużą objętość choroby. Osiemdziesiąt dwa procent pacjentów nie otrzymało wcześniej leczenia docetakselem, 2% otrzymało od 1 do 5 cykli, a 16% otrzymało wcześniej 6 cykli. Jednoczesne leczenie docetakselem było niedozwolone.
Głównym punktem końcowym był czas przeżycia bez progresji potwierdzonej radiologicznie (ang. radiographic progression-free survival, rPFS) oparty na niezależnej ocenie centralnej, zdefiniowany jako czas od randomizacji do pierwszego obiektywnego dowodu progresji potwierdzonej radiologicznie lub zgonu (z dowolnej przyczyny, od czasu randomizacji do 24 tygodni po przerwaniu leczenia badanym lekiem), w zależności od tego, co nastąpi wcześniej.
Enzalutamid wykazał statystycznie istotne (o 61%) zmniejszenie ryzyka wystąpienia zdarzenia związanego z rPFS w porównaniu z placebo [HR = 0,39 (95% CI: 0,30; 0,50); p < 0,0001]. Spójne wyniki rPFS zaobserwowano u pacjentów z dużą lub małą objętością choroby oraz u pacjentów uprzednio leczonych bądź nie leczonych docetakselem. W ramieniu enzalutamidu nie osiągnięto mediany czasu do zdarzenia rPFS, a w ramieniu placebo wyniosła ona 19,0 miesięcy (95% CI: 16,6; 22,2).
Tabela 3 Podsumowanie wyników skuteczności u pacjentów leczonych enzalutamidem lub placebo w badaniu ARCHES (analiza zgodna z zamiarem leczenia)
| Enzalutamid z ADT (N = 574) | Placebo z ADT (N = 576) | |
|---|---|---|
| Czas przeżycia bez progresji potwierdzonej radiologicznie | ||
| Liczba zdarzeń (%) | 91 (15,9) | 201 (34,9) |
| Mediana w miesiącach (95% CI)1 | NR | 19,0 (16,6; 22,2) |
| Współczynnik ryzyka (95% CI)2 | 0,39 (0,30; 0,50) | |
| Wartość p2 | p < 0,0001 | |
NR = nieosiągnięte
- 1. Obliczono z wykorzystaniem metody Brookmeyera-Crowleya.
- 2. Stratyfikowane według objętości choroby (mała vs duża) i wcześniejszego stosowania docetakselu (tak lub nie).
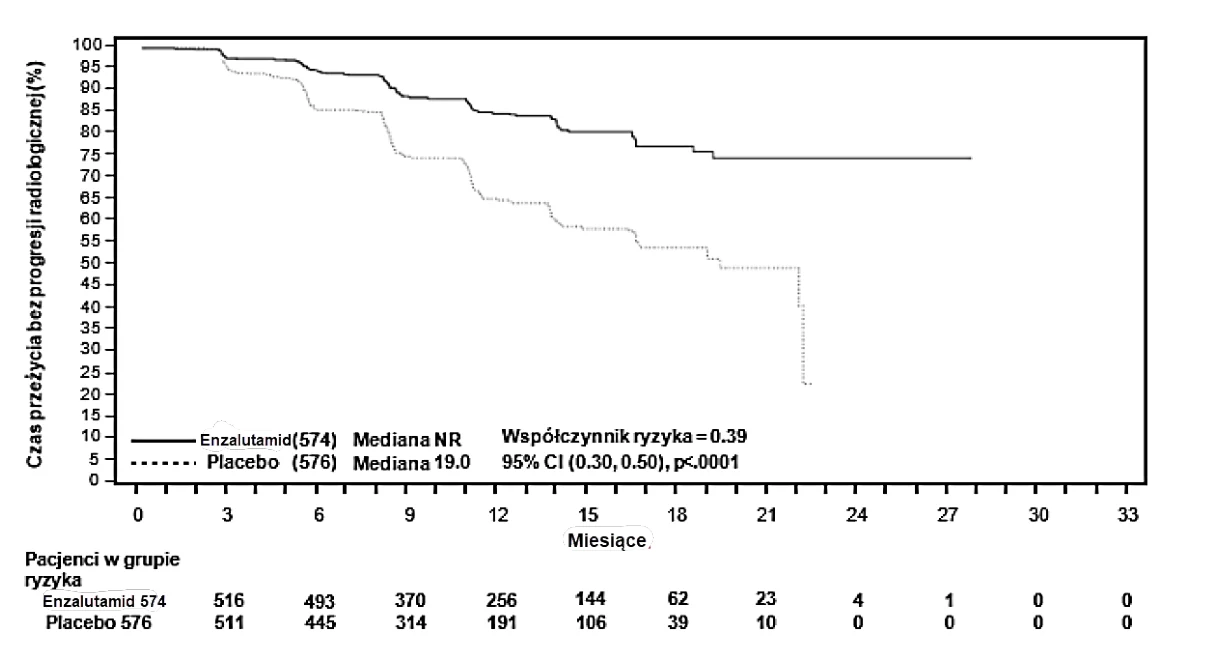
Rycina 3 Krzywa Kaplana-Meiera rPFS w badaniu ARCHES (analiza zgodna z zamiarem leczenia)
Główne drugorzędowe punkty końcowe oceniane w badaniu obejmowały czas do progresji PSA, czas do rozpoczęcia nowej terapii przeciwnowotworowej, odsetek niewykrywalnego stężenia PSA (spadek do <0,2 mikrogramów/L) i odsetek obiektywnych odpowiedzi (RECIST 1.1 na podstawie niezależnego przeglądu). Dla wszystkich tych drugorzędowych punktów końcowych wykazano statystycznie istotną poprawę u pacjentów leczonych enzalutamidem w porównaniu z grupą placebo.
Innym głównym drugorzędowym punktem końcowym w badaniu, oceniającym skuteczność był całkowity czas przeżycia. We wcześniej określonej analizie końcowej dotyczącej całkowitego czasu przeżycia przeprowadzonej po zaobserwowaniu 356 zgonów, wykazano istotne statystycznie zmniejszenie ryzyka zgonu o 34% w grupie zrandomizowanej do leczenia enzalutamidem w porównaniu z grupą zrandomizowaną do otrzymywania placebo [HR = 0,66 (95% CI: 0,53; 0,81), p < 0,0001). Mediana całkowitego czasu przeżycia nie została osiągnięta w żadnej z grup leczenia. Szacowana mediana czasu obserwacji kontrolnej dla wszystkich pacjentów wynosiła 44,6 miesiąca (patrz Ryc. 4)
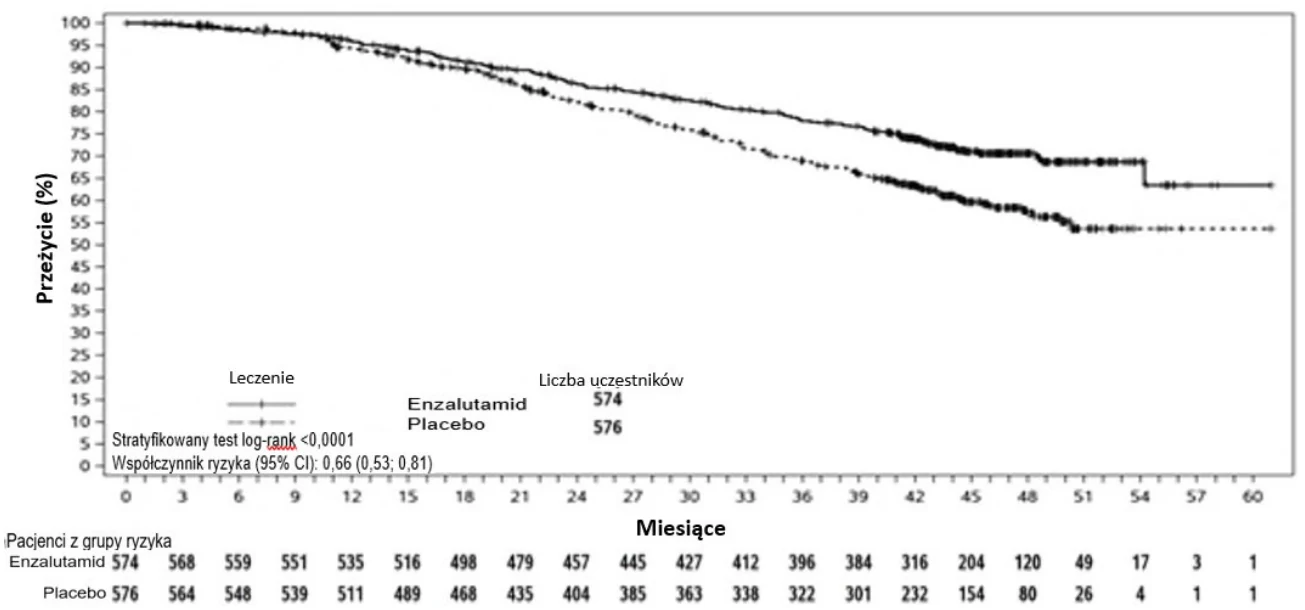
Rycina 4 Krzywe Kaplana-Meiera dotyczące całkowitego czasu przeżycia w badaniu ARCHES (analiza zgodna z zamiarem leczenia)
Badanie MDV3100-14 (PROSPER) (z udziałem pacjentów z CRPC bez przerzutów)
Do badania PROSPER zakwalifikowano 1401 pacjentów z bezobjawowym CRPC wysokiego ryzyka, bez przerzutów, którzy kontynuowali terapię deprywacji androgenów (ADT; zdefiniowaną jako analog LHRH lub stan po obustronnej orchidektomii). Pacjenci musieli spełniać następujące kryteria: czas do podwojenia stężenia PSA ≤10 mies., stężenie PSA ≥2 ng/mL oraz potwierdzenie choroby bez przerzutów w zaślepionej niezależnej ocenie centralnej (ang. blinded independent central review, BICR).
Do udziału w badaniu dopuszczono pacjentów z niewydolnością serca o nasileniu łagodnym do umiarkowanego (klasy I lub II według NYHA) w wywiadzie i pacjentów przyjmujących produkty lecznicze obniżające próg drgawkowy. Wykluczano pacjentów z napadem drgawkowym w wywiadzie lub opisanym w wywiadzie czynnikiem predysponującym do wystąpienia napadu drgawkowego i pacjentów, u których stosowano wcześniej pewne określone rodzaje leczenia raka gruczołu krokowego (tj. chemioterapię, ketokonazol, octan abirateronu, aminoglutetymid i (lub) enzalutamid).
Pacjentów randomizowano w stosunku 2:1 do grupy otrzymującej enzalutamid w dawce 160 mg raz na dobę (N = 933) lub grupy otrzymującej placebo (N = 468). Pacjentów klasyfikowano na podstawie czasu do podwojenia stężenia swoistego antygenu sterczowego (PSA) (ang. PSA Doublin Time, PSADT) (<6 albo ≥ 6 mies.) oraz stosowania leków działających na kości (tak albo nie).
W badanych grupach charakterystyka demograficzna pacjentów i wyjściowy stan zaawansowania choroby były zrównoważone. Mediana wieku w chwili randomizacji wynosiła 74 lata w grupie enzalutamidu oraz 73 lata w grupie placebo. Większość pacjentów (około 71%) uczestniczących w badaniu była rasy białej, 16% stanowili Azjaci, a 2% – osoby rasy czarnej. Ocena stanu sprawności według skali ECOG wynosiła 0 u 81% pacjentów a u 19% pacjentów wynosiła 1.
Pierwszorzędowym punktem końcowym był czas przeżycia bez przerzutów (ang. Metastasis-free survival, MFS), zdefiniowany jako czas od randomizacji do wystąpienia progresji radiologicznej lub zgonu w okresie 112 dni od zakończenia leczenia bez oznak progresji radiologicznej, w zależności od tego, które zdarzenie wystąpiło wcześniej. Głównymi drugorzędowymi punktami końcowymi ocenianymi w badaniu były: czas do wystąpienia progresji PSA, czas do pierwszego zastosowania nowej terapii przeciwnowotworowej (ang. time to first use of new antineoplastic therapy, TTA), całkowity czas przeżycia (ang. overall survival, OS). Dodatkowe drugorzędowe punkty końcowe obejmowały czas do pierwszego zastosowania chemioterapii cytotoksycznej oraz czas przeżycia bez chemioterapii. Wyniki przedstawiono poniżej (Tabela 4).
W grupie enzalutamidu wykazano statystycznie istotne zmniejszenie (o 71%) ryzyka względnego progresji radiologicznej lub zgonu w porównaniu z placebo [HR = 0,29 (95% CI: 0,24; 0,35), p < 0,0001]. Mediana MFS wynosiła 36,6 miesiąca (95% CI: 33,1, NR) w grupie enzalutamidu w porównaniu z 14,7 miesiąca (95% CI: 14,2; 15,0) w grupie placebo. Spójne wyniki dotyczące MFS uzyskano również we wszystkich wcześniej zdefiniowanych podgrupach pacjentów, wyróżnionych między innymi na podstawie PSADT (<6 miesięcy albo ≥6 miesięcy), regionu demograficznego (Ameryka Północna, Europa, pozostałe części świata), wieku (<75 lat lub ≥75 lat), wcześniejszego stosowania leku działającego na kości (tak albo nie) (patrz ryc. 3).
Tabela 4 Podsumowanie wyników badania PROSPER dotyczących skuteczności (analiza zgodna z zamiarem leczenia)
| Enzalutamid (N = 933) | Placebo (N=468) | |||
| Pierwszorzędowy punkt końcowy | ||||
| Czas przeżycia bez przerzutów | ||||
| Liczba zdarzeń (%) | 219 (23,5) | 228 (48,7) | ||
| Mediana, miesiące (95% CI)1 | 36,6 (33,1, NR) | 14,7 (14,2; 15,0) | ||
| Współczynnik ryzyka (95% CI)2 | 0,29 (0,24; 0,35) | |||
| Wartość p3 | p < 0,0001 | |||
| Główne drugorzędowe punkty końcowe w ocenie skuteczności | ||||
| Całkowity czas przeżycia4 | ||||
| Liczba zdarzeń (%) | 288 (30,9) | 178 (38,0) | ||
| Mediana, miesiące (95% CI)1 | 67,0 (64,0; NR) | 56,3 (54,4; 63,0) | ||
| Współczynnik ryzyka (95% CI)2 | 0,734 (0,608; 0,885) | |||
| Wartość p3 | p = 0,0011 | |||
| Czas do progresji PSA | ||||
| Liczba zdarzeń (%) | 208 (22,3) | 324 (69,2) | ||
| Mediana, miesiące (95% CI)1 | 37,2 (33,1, NR) | 3,9 (3,8; 4,0) | ||
| Współczynnik ryzyka (95% CI)2 | 0,07 (0,05; 0,08) | |||
| Wartość p3 | p < 0,0001 | |||
| Czas do pierwszego zastosowania nowego leczenia przeciwnowotworowego | ||||
| Liczba zdarzeń (%) | 142 (15,2) | 226 (48,3) | ||
| Mediana, miesiące (95% CI)1 | 39,6 (37,7, NR) | 17,7 (16,2; 19,7) | ||
| Współczynnik ryzyka (95% CI)2 | 0,21 (0,17; 0,26) | |||
| Wartość p3 | p < 0,0001 | |||
NR = nieosiągnięte
- 1. Na podstawie krzywej Kaplana-Meiera.
- 2. HR określa się na podstawie modelu regresji Coxa (z leczeniem jako jedyną współzmienną) stratyfikowanego według czasu do podwojenia stężenia PSA oraz wcześniejszego lub jednoczesnego stosowania leków działających na kości. HR określa się w odniesieniu do placebo, przy czym wartość <1 wskazuje na przewagę enzalutamidu.
- 3. Wartość p określa się w oparciu o stratyfikowany test log-rank na podstawie czasu do podwojenia poziomu PSA (<6 miesięcy, ≥6 miesięcy) oraz wcześniejszego lub jednoczesnego stosowania leków działających na kości (tak, nie).
- 4. Na podstawie wcześniej zdefiniowanej analizy okresowej z datą odcięcia danych 15 października 2019 r.
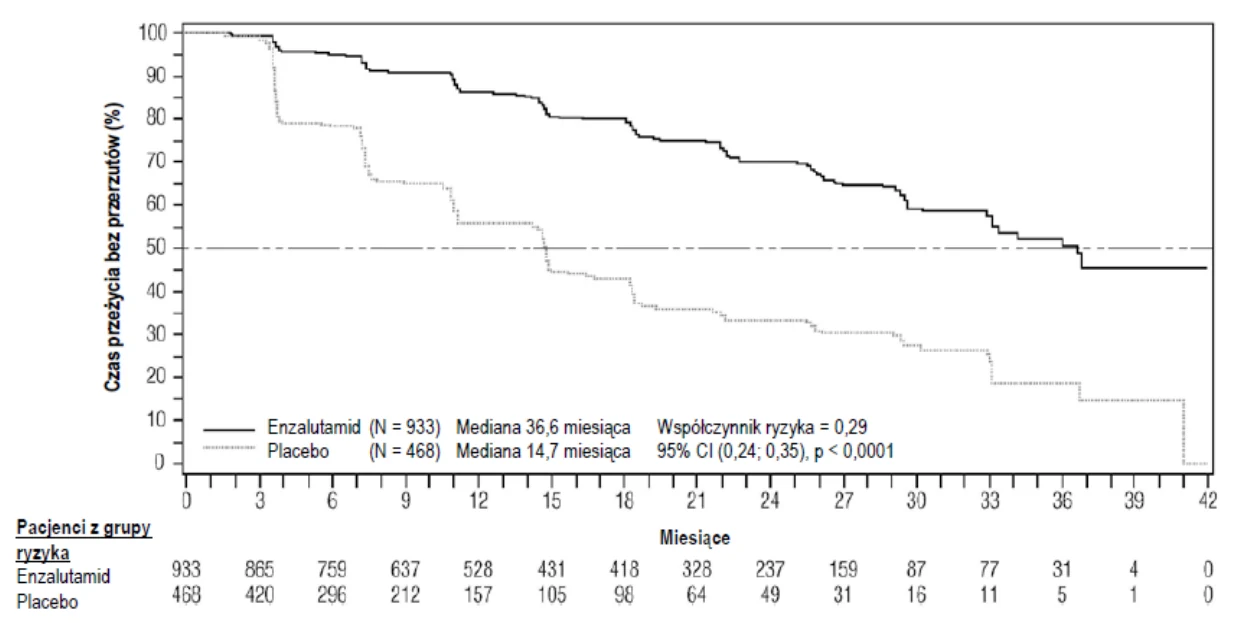
Rycina 5 Krzywe Kaplana-Meiera dotyczące czasu przeżycia bez przerzutów w badaniu PROSPER (analiza zgodna z zaplanowanym leczeniem)
W analizie końcowej dotyczącej całkowitego czasu przeżycia przeprowadzonej po zaobserwowaniu 466 zgonów wykazano statystycznie istotną poprawę całkowitego przeżycia u pacjentów zrandomizowanych do grupy otrzymującej enzalutamid w porównaniu z pacjentami zrandomizowanymi do grupy otrzymującej placebo ze zmniejszeniem ryzyka zgonu o 26,6% [współczynnik ryzyka (HR) = 0,734, (95% CI: 0,608; 0,885), p = 0,0011] (patrz ryc. 6). Mediana czasu obserwacji kontrolnej wynosiła odpowiednio 48,6 i 47,2 miesiące dla grupy enzalutamidu i placebo. U trzydziestu trzech procent pacjentów leczonych enzalutamidem i 65% pacjentów otrzymujących placebo zastosowano następnie co najmniej jeden schemat leczenia przeciwnowotworowego, który mógł wydłużyć całkowity czas przeżycia.
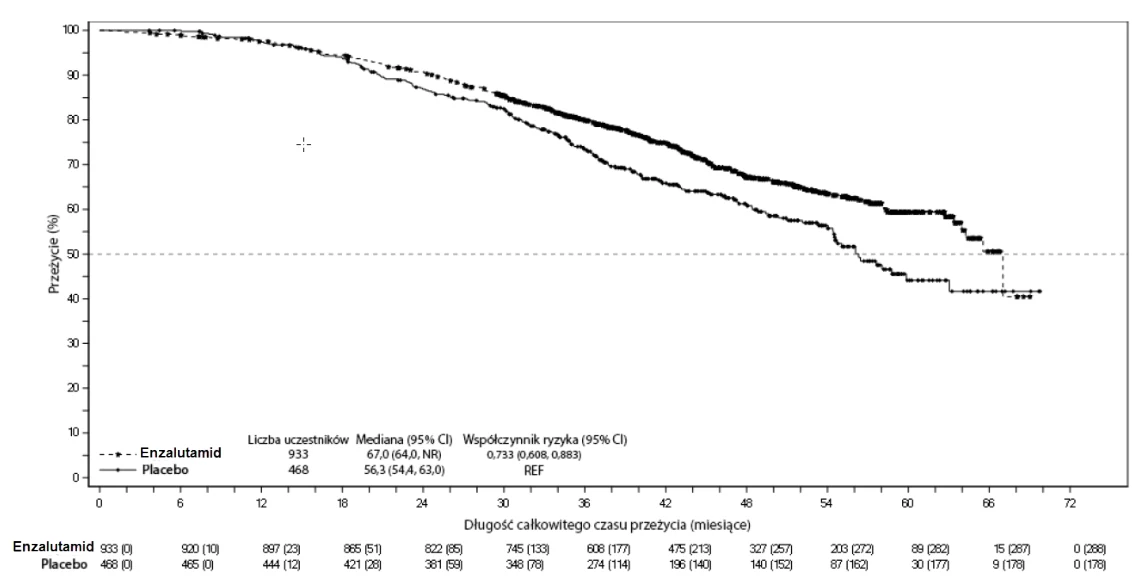
Rycina 6 Krzywe Kaplana-Meiera dotyczące całkowitego czasu przeżycia w badaniu PROSPER (analiza populacji zgodnej z zaplanowanym leczeniem)
W grupie otrzymującej enzalutamid wykazano statystycznie istotne zmniejszenie (o 93%) ryzyka względnego progresji PSA w porównaniu z placebo [HR = 0,07 (95% CI: 0,05; 0,08), p < 0,0001]. Mediana czasu do wystąpienia progresji PSA wyniosła 37,2 miesiąca (95% CI: 33,1, n.o.) w grupie otrzymującej enzalutamid w porównaniu z 3,9 miesiąca (95% CI: 3,8; 4,0) w grupie placebo.
W grupie przyjmującej enzalutamid wykazano statystycznie istotne wydłużenie czasu do pierwszego zastosowania nowego leczenia przeciwnowotworowego w porównaniu z placebo [HR = 0,21 (95% CI: 0,17; 0,26), p < 0,0001]. Mediana czasu do pierwszego zastosowania nowego leczenia przeciwnowotworowego wyniosła 39,6 miesiąca (95% CI: 37,7, n.o.) w grupie enzalutamidu w porównaniu z 17,7 miesiąca (95% CI: 16,2; 19,7) w grupie placebo (patrz ryc. 7).
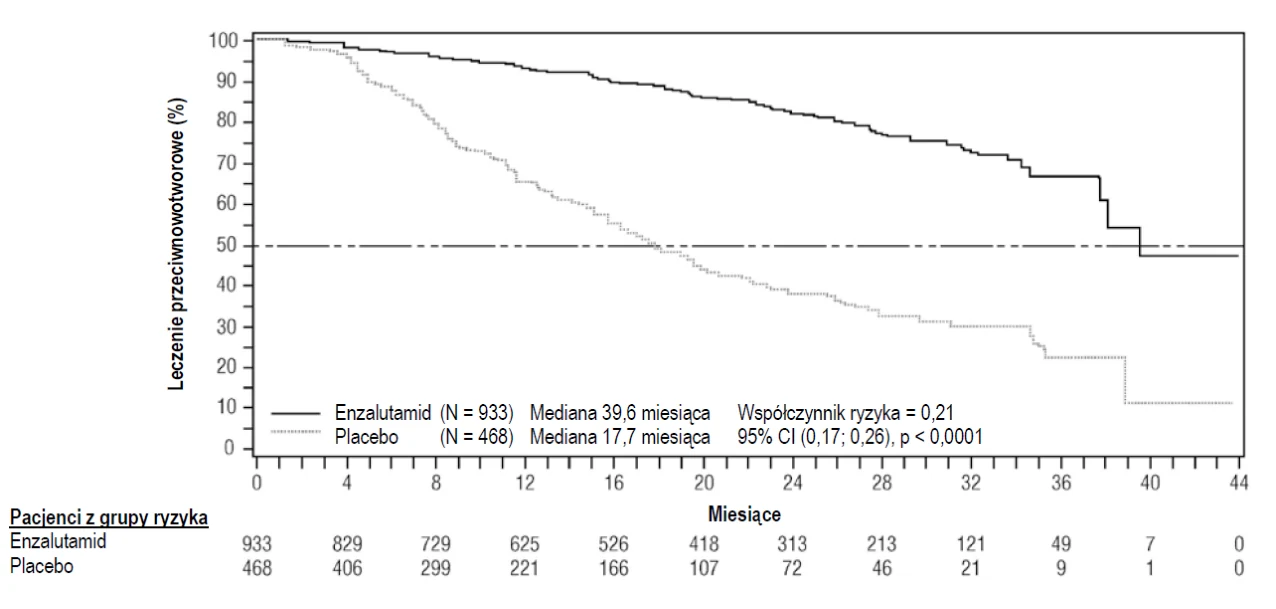
Rycina 7 Krzywe Kaplana-Meiera dotyczące całkowitego czasu przeżycia w badaniu PROSPER (analiza populacji zgodnej z zaplanowanym leczeniem)
Badanie MDV3100-09 (STRIVE) (pacjenci z CRPC bez przerzutów lub z przerzutami, którzy nie otrzymywali wcześniej chemioterapii)
Do badania STRIVE zakwalifikowano 396 pacjentów z CRPC bez przerzutów lub z przerzutami, u których wystąpiła serologiczna lub radiologiczna progresja choroby pomimo podstawowej terapii deprywacji androgenów, zrandomizowanych do grup otrzymujących enzalutamid w dawce 160 mg raz na dobę (N = 198) lub bikalutamid w dawce 50 mg raz na dobę (N = 198). Pierwszorzędowym punktem końcowym był PFS, zdefiniowany jako czas od randomizacji do wystąpienia pierwszych obiektywnych oznak progresji radiologicznej, progresji PSA lub zgonu w trakcie badania.
Mediana PFS wyniosła 19,4 miesiąca (95% CI: 16,5, nieosiągnięte) w grupie enzalutamidu w porównaniu z 5,7 miesiąca (95% CI: 5,6; 8,1) w grupie bikalutamidu [HR = 0,24 (95% CI: 0,18; 0,32), p < 0,0001]. We wszystkich wcześniej zdefiniowanych podgrupach pacjentów zaobserwowano spójne korzyści dotyczące PFS związane ze stosowaniem enzalutamidu, większe niż w przypadku bikalutamidu. W podgrupie pacjentów bez przerzutów (N = 139) zdarzenia określające PFS wystąpiły łącznie u 19 z 70 (27,1%) pacjentów leczonych enzalutamidem oraz u 49 z 69 (71,0%) pacjentów leczonych bikalutamidem (łącznie 68 zdarzeń). Współczynnik ryzyka wynosił 0,24 (95% CI: 0,14; 0,42), a mediana czasu do wystąpienia zdarzenia określającego PFS nie została osiągnięta w grupie enzalutamidu w porównaniu z 8,6 miesiąca w grupie bikalutamidu (patrz ryc. 8).
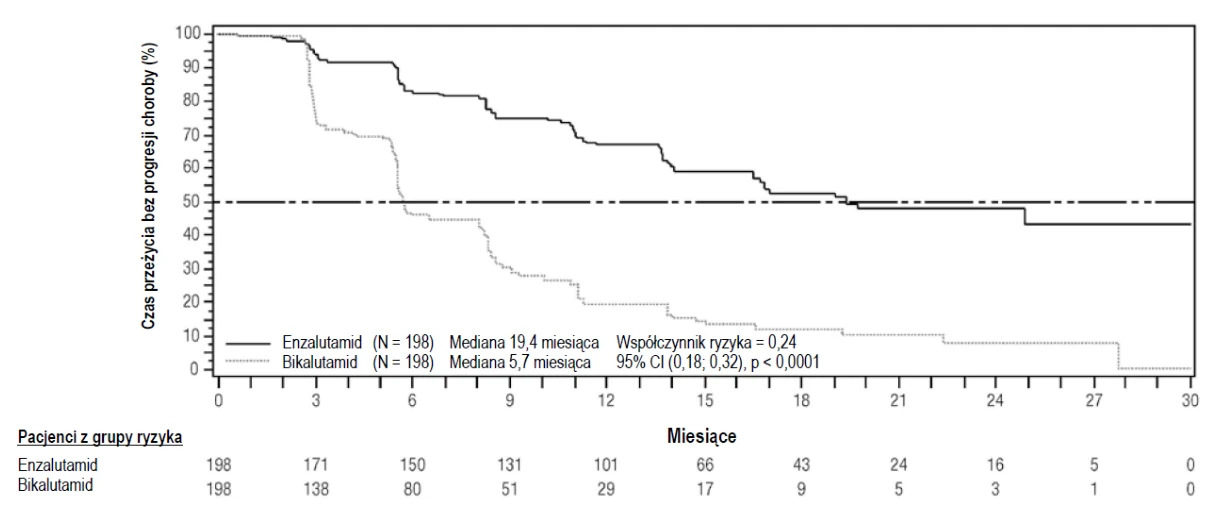
Rycina 8 Krzywe Kaplana-Meiera dotyczące czasu przeżycia bez progresji w badaniu STRIVE (analiza zgodna z zaplanowanym leczeniem)
Badanie 9785-CL-0222 (TERRAIN) (pacjenci z przerzutowym CRPC, którzy nie otrzymywali wcześniej chemioterapii)
Do badania TERRAIN włączono 375 pacjentów z przerzutowym CRPC, u których wcześniej nie stosowano chemioterapii i leczenia antyandrogenami i zrandomizowano ich do grupy otrzymującej enzalutamid w dawce 160 mg raz na dobę (N = 184) albo do grupy, której podawano bikalutamid w dawce 50 mg raz na dobę (N = 191). Mediana PFS wynosiła 15,7 miesiąca w grupie otrzymującej enzalutamid i 5,8 miesiąca w grupie otrzymującej bikalutamid [HR = 0,44 (95% CI: 0,34; 0,57), p < 0,0001]. Czas przeżycia bez progresji zdefiniowano jako okres bez obiektywnych cech progresji radiologicznej potwierdzony niezależną, centralną oceną lub czas do wystąpienia powikłań ze strony układu kostnego, rozpoczęcia leczenia przeciwnowotworowego albo zgonu z jakiejkolwiek przyczyny, cokolwiek nastąpiło pierwsze. Spójne korzyści dotyczące PFS obserwowano we wszystkich wcześniej zdefiniowanych podgrupach pacjentów.
Badanie MDV3100-03 (PREVAIL) (pacjenci z przerzutowym CRPC nieleczeni wcześniej chemioterapią)
Całkowitą liczbę 1717 pacjentów bez objawów lub z łagodnymi objawami, dotąd nieleczonych chemioterapią, zrandomizowano w stosunku 1:1, do grupy otrzymującej doustnie enzalutamid w dawce 160 mg raz na dobę (N = 872) lub do grupy przyjmującej doustnie placebo raz na dobę (N = 845). Do udziału w badaniu dopuszczono pacjentów z chorobą narządów trzewnych, pacjentów z łagodną lub umiarkowaną niewydolnością serca (klasa I lub II wg NYHA) w wywiadzie i pacjentów przyjmujących produkty lecznicze obniżające próg drgawkowy. Wykluczono pacjentów z napadem drgawkowym w wywiadzie lub opisanym w wywiadzie czynnikiem predysponującym do jego wystąpienia i pacjentów z umiarkowanym lub ciężkim bólem spowodowanym rakiem gruczołu krokowego. Leczenie kontynuowano do momentu progresji choroby (potwierdzona progresja w ocenie radiologicznej, zdarzenie ze strony układu kostnoszkieletowego lub progresja kliniczna) i rozpoczęcia chemioterapii lekami cytotoksycznymi lub eksperymentalnym lekiem, lub do wystąpienia nieakceptowalnej toksyczności.
W badanych grupach charakterystyka demograficzna pacjentów i wyjściowy stan zaawansowania choroby były zrównoważone. Mediana wieku wynosiła 71 lat (zakres 42 - 93), a rozkład rasowy był następujący: 77% rasa kaukaska, 10% rasa azjatycka, 2% rasa czarna i 11% inna rasa lub rasa nieznana. Ocena stanu czynnościowego według skali ECOG wynosiła 0 u sześćdziesięciu ośmiu procent (68%) pacjentów i u 32% pacjentów wynosiła 1.
U 67% pacjentów ocena bólu w punkcie początkowym, według skróconego formularza pomiaru bólu (ang. Brief Pain Inventory Short Form) (najmocniejszy ból w ciągu ostatnich 24 godzin na skali od 0 do 10), wynosiła 0-1 (bez objawów) a u 32% pacjentów wynosiła 2-3 (łagodne objawy). U około 45% pacjentów w czasie włączenia do badania występowała możliwa do oznaczenia choroba w obrębie tkanek miękkich, a u 12% pacjentów przerzuty trzewne (płuco i (lub) wątroba).
Równorzędnymi, pierwszorzędowymi punktami końcowymi oceniającymi skuteczność były całkowity czas przeżycia i czas przeżycia bez progresji potwierdzonej radiologicznie (ang. radiographic progression-free survival, rPFS). Oprócz równorzędnych, pierwszorzędowych punktów końcowych oceniano również korzyści: czas do rozpoczęcia chemioterapii lekami cytotoksycznymi, najlepszą odpowiedź ze strony tkanek miękkich, czas do pierwszego zdarzenia ze strony układu kostnoszkieletowego, odpowiedź PSA (≥50% zmniejszenie wartości początkowej), czas do progresji PSA i czas do pogorszenia całkowitego wyniku FACT-P.
Progresję w ocenie radiologicznej oceniano przy użyciu obrazowania sekwencyjnego zgodnie z kryteriami Prostate Cancer Clinical Trials Working Group 2 (PCWG2) (dla zmian kostnych) i (lub) kryteriami Response Evaluation Criteria in Solid Tumors (RECIST v 1.1) (dla zmian w tkankach miękkich). Analiza rPFS wykorzystywała ocenę progresji radiologicznej zweryfikowanej centralnie.
We wcześniej zdefiniowanej analizie okresowej dotyczącej całkowitego przeżycia, przeprowadzonej po odnotowaniu 540 zgonów wykazano, że leczenie enzalutamidem istotnie statystycznie poprawia całkowite przeżycie w porównaniu z leczeniem placebo, ze zmniejszeniem ryzyka zgonu o 29,4% [HR = 0,706 (95% CI: 0,60; 0,84), p < 0,0001]. Analizę przeżywalności zaktualizowano po odnotowaniu 784 zgonów. Wyniki tej analizy były spójne z wynikami analizy okresowej (tabela 5). Zaktualizowana analiza obejmowała 52% pacjentów leczonych enzalutamidem i 81% pacjentów przyjmujących placebo, którzy otrzymywali dodatkowe leczenie CRPC z przerzutami, mogące wydłużać całkowite przeżycie.
Końcowa analiza 5-letnich danych z badania PREVAIL wykazała utrzymanie statystycznie istotnego wydłużenia całkowitego czasu przeżycia u pacjentów leczonych enzalutamidem w porównaniu z pacjentami otrzymującymi placebo [HR = 0,835, (95% CI: 0,75; 0,93); p = 0,0008] pomimo, że 28% pacjentów z grupy placebo przeszło do grupy leczonej enzalutamidem. Pięcioletni wskaźnik czasu przeżycia całkowitego wyniósł 26% dla ramienia enzalutamidu w porównaniu z 21% dla ramienia placebo.
Tabela 5 Całkowite przeżycie pacjentów leczonych enzalutamidem lub placebo w badaniu PREVAIL (analiza zgodna z zaplanowanym leczeniem)
| Enzalutamid (N = 872) | Placebo (N = 845) | |||||||||
|---|---|---|---|---|---|---|---|---|---|---|
| Wcześniej zdefiniowana analiza okresowa | ||||||||||
| Liczba zgonów (%) | 241 (27,6%) | 299 (35,4%) | ||||||||
| Mediana przeżycia, miesiące (95% CI) | 32,4 (30,1; NR) | 30,2 (28;0; NR) | ||||||||
| Wartość p1 | p < 0,0001 | |||||||||
| Współczynnik ryzyka (95% CI)2 | 0,71 (0,60; 0,84) | |||||||||
| Zaktualizowana analiza czasu przeżycia | ||||||||||
| Liczba zgonów (%) | 368 (42,2%) | 416 (49,2%) | ||||||||
| Mediana przeżycia, miesiące (95% CI) | 35,3 (32,2; NR) | 31,3 (28,8; 34,2) | ||||||||
| Wartość p1 | p = 0,0002 | |||||||||
| Współczynnik ryzyka (95% CI)2 | 0,77 (0,67; 0,88) | |||||||||
| 5-letnia analiza czasu przeżycia | ||||||||||
| Liczba zgonów (%) | 689 (79) | 693 (82) | ||||||||
| Mediana przeżycia, miesiące (95% CI) | 35,5 (33,5; 38,0) | 31,4 (28,9;33.8) | ||||||||
| Wartość p1 | p = 0,0008 | |||||||||
| Współczynnik ryzyka (95% CI)2 | 0,835 (0,75; 0,93) | |||||||||
NR = nieosiągnięte
- 1. Wartość p pochodzi z niestratyfikowanego testu log-rank.
- 2. Wartość współczynnika ryzyka pochodzi z niestratyfikowanego modelu proporcjonalnego ryzyka. Współczynnik ryzyka < 1 na korzyść enzalutamidu.
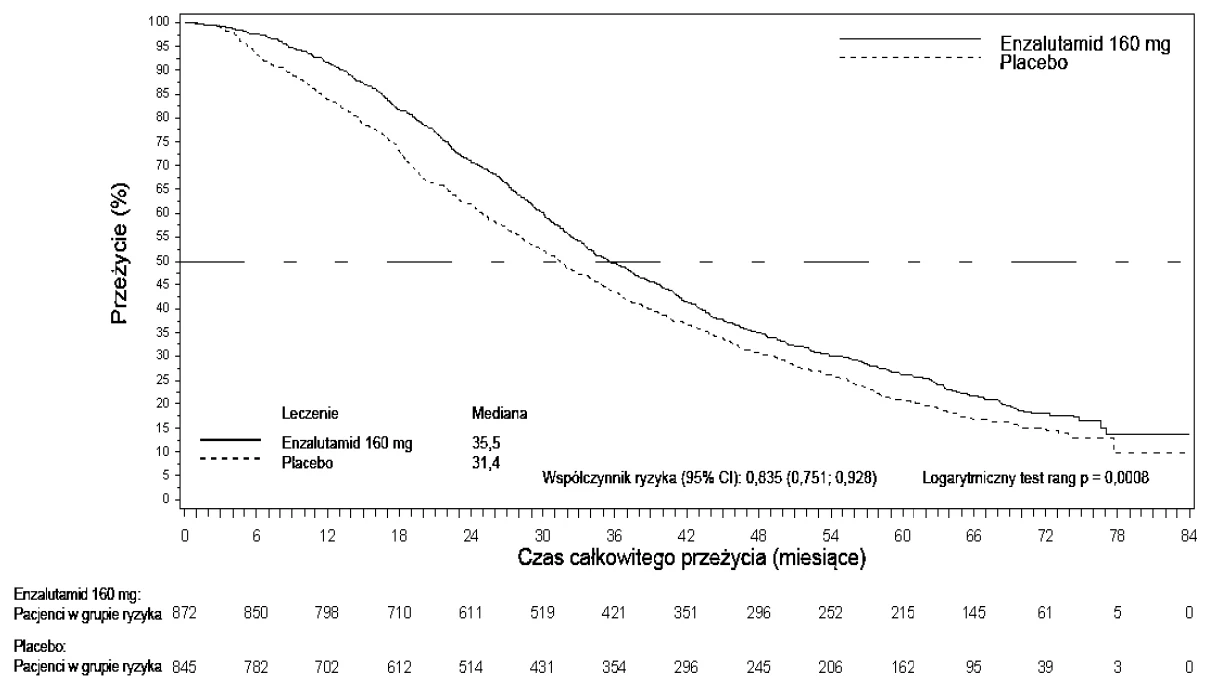
Rycina 9 Krzywe Kaplana-Meiera dotyczące całkowitego czasu przeżycia na podstawie 5-letniej analizy przeżycia z badania PREVAIL (analiza populacji zgodnej z zaplanowanym leczeniem)
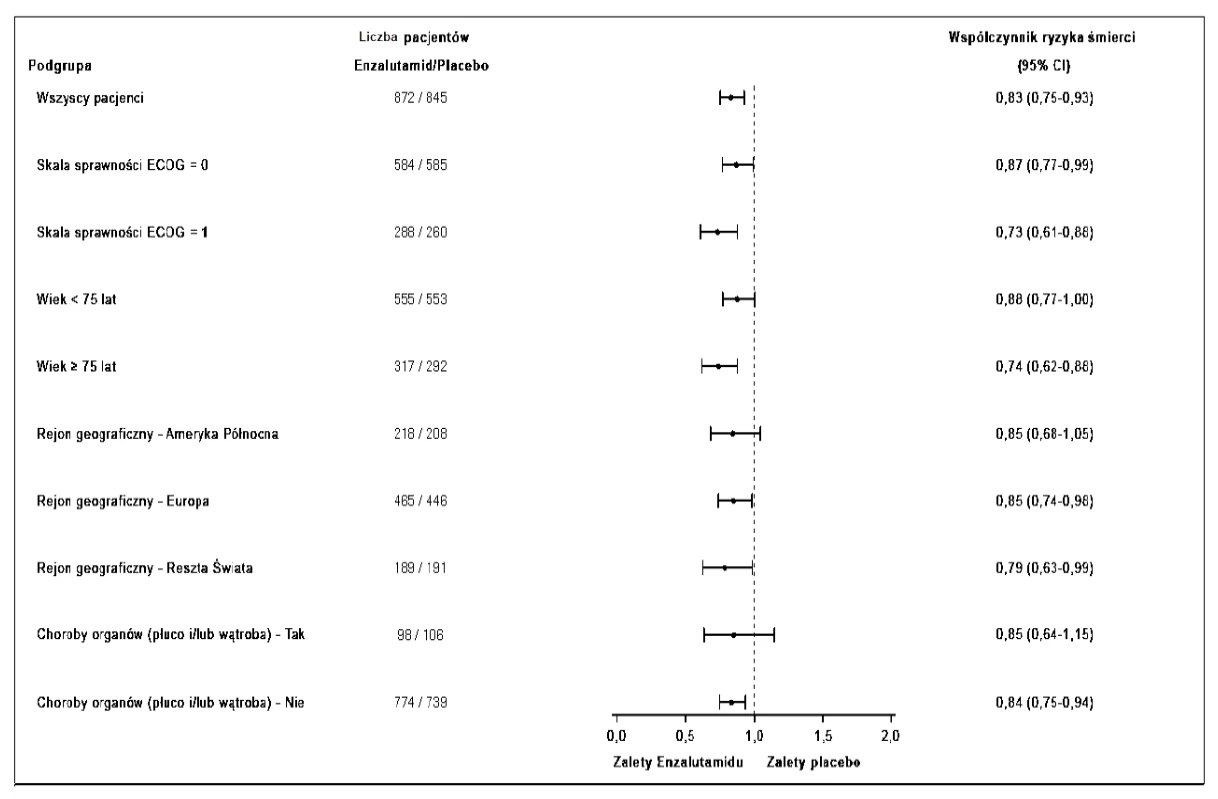
Rycina 10 5-letnia analiza całkowitego czasu przeżycia w podgrupach: współczynniki ryzyka i 95% przedziały ufności w badaniu PREVAIL (analiza zgodna z zaplanowanym leczeniem)
We wcześniej zdefiniowanej analizie rPFS wykazano statystycznie istotną poprawę między grupami terapeutycznymi ze zmniejszeniem o 81,4% ryzyka progresji w ocenie radiologicznej lub zgonu [HR = 0,19 (95% CI: 0,15; 0,23), p < 0,0001]. Zdarzenie wystąpiło u stu osiemnastu (14%) pacjentów leczonych enzalutamidem i 321 (40%) pacjentów otrzymujących placebo. W grupie leczonej enzalutamidem nie uzyskano mediany rPFS (95% CI: 13,8, nie uzyskano), a w grupie leczonej placebo wynosiła ona 3,9 miesiąca (95% CI: 3,7; 5,4) (ryc. 11). Spójną korzyść dotyczącą rPFS obserwowano we wszystkich wcześniej zdefiniowanych podgrupach pacjentów (np. ze względu na wiek, początkowy ogólny stan czynnościowy wg skali ECOG, początkowe wartości PSA i LDH, punktacja w skali Gleasona w momencie rozpoznania i choroba trzewna w momencie skriningu). Wcześniej zdefiniowana analiza rPFS z okresu obserwacji, na podstawie oceny badacza dotyczącej progresji potwierdzonej w ocenie radiologicznej, wykazała statystycznie istotną poprawę między grupami terapeutycznymi ze zmniejszeniem o 69,3% ryzyka progresji w ocenie radiologicznej lub zgonu [HR = 0,31 (95% CI: 0,27; 0,35), p < 0,0001]. Mediana rPFS wynosiła 19,7 miesiąca w grupie otrzymującej enzalutamid i 5,4 miesiąca w grupie otrzymującej placebo.
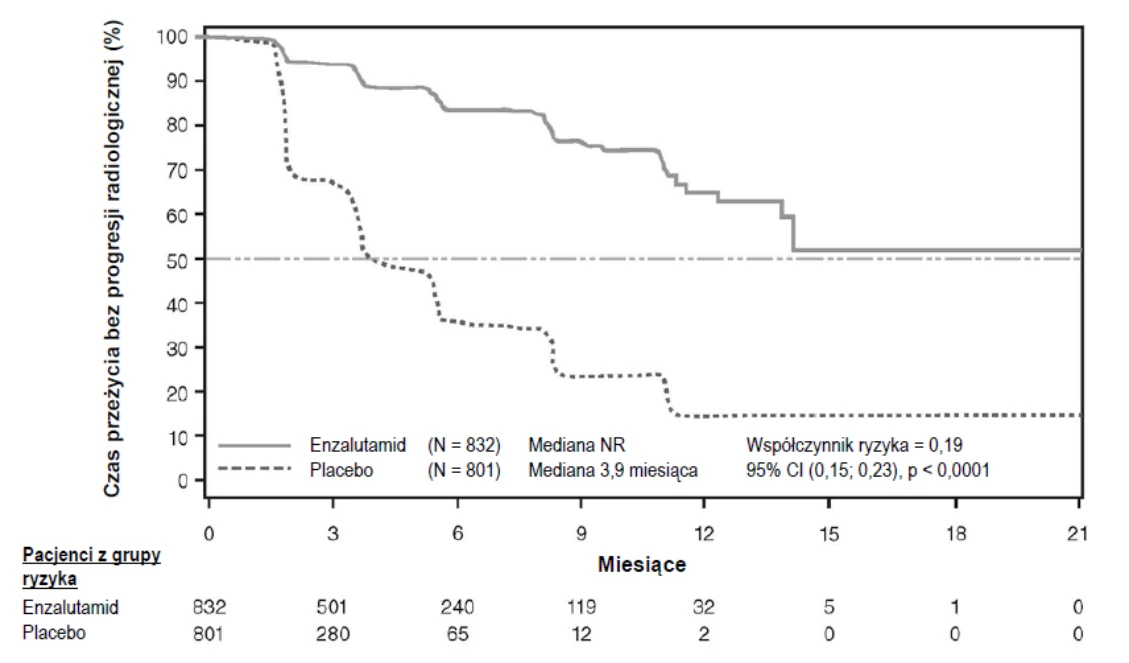
W czasie analizy pierwszorzędowej randomizowanych było 1633 pacjentów.
Rycina 11 Krzywe Kaplana-Meiera dotyczące czasu przeżycia bez progresji radiologicznej w badaniu PREVAIL (analiza zgodna z zaplanowanym leczeniem)
Poza pierwszorzędowymi punktami końcowymi dotyczącymi skuteczności, statystycznie istotną poprawę wykazano również w następujących prospektywnie zdefiniowanych punktach końcowych.
Mediana czasu do rozpoczęcia chemioterapii lekami cytotoksycznymi wynosiła 28,0 miesięcy dla pacjentów otrzymujących enzalutamid i 10,8 miesiąca dla pacjentów otrzymujących placebo [HR = 0,35 (95% CI: 0,30; 0,40), p < 0,0001].
Odsetek leczonych enzalutamidem pacjentów z chorobą możliwą do oceny w punkcie wyjściowym, u których wystąpiła obiektywna odpowiedź ze strony tkanek miękkich, wynosił 58,8%. (95% CI: 53,8; 63,7) w porównaniu z 5,0% (95% CI: 3,0; 7,7) w grupie otrzymującej placebo. Różnica bezwzględna w obiektywnej odpowiedzi ze strony tkanek miękkich między ramieniem, w którym podawano enzalutamid i ramieniem, w którym podawano placebo wynosiła [53,9% (95% CI: 48,5; 59,1), p < 0,0001]. Całkowite odpowiedzi zgłoszono u 19,7% pacjentów leczonych enzalutamidem w porównaniu z 1,0% pacjentów otrzymujących placebo, a odpowiedzi częściowe zgłoszono u 39,1% pacjentów leczonych enzalutamidem w porównaniu z 3,9% pacjentów otrzymujących placebo.
Enzalutamid znacząco (o 28%) zmniejszał ryzyko wystąpienia pierwszego zdarzenia ze strony układu kostnoszkieletowego [HR = 0,718 (95% CI: 0,61; 0,84), p < 0,0001]. Zdarzenie ze strony układu kostnoszkieletowego zdefiniowano jako radioterapię lub zabieg chirurgiczny kości w leczeniu raka gruczołu krokowego, złamanie patologiczne kości, ucisk rdzenia kręgowego lub zmianę leczenia przeciwnowotworowego w celu leczenia bólu kostnego. Analiza obejmowała 587 zdarzeń ze strony układu kostnoszkieletowego, spośród których 389 zdarzeń (66,3%) dotyczyło radioterapii kości, 79 zdarzeń (13,5%) to ucisk rdzenia kręgowego, 70 zdarzeń (11,9%) to złamania patologiczne, 45 zdarzeń (7,6%) to zmiana leczenia przeciwnowotworowego w celu leczenia bólu kostnego, a 22 zdarzenia (3,7%) to zabiegi chirurgiczne kości.
Pacjenci otrzymujący enzalutamid wykazali istotnie większy całkowity odsetek odpowiedzi dotyczącej PSA (zdefiniowanej jako ≥50% zmniejszenie wartości początkowej) w porównaniu z pacjentami otrzymującymi placebo, 78,0% wobec 3,5% (różnica = 74,5%, p < 0,0001).
Mediana czasu do progresji stężenia PSA według kryteriów PCWG2 wynosiła 11,2 miesiąca dla pacjentów leczonych enzalutamidem i 2,8 miesiąca dla pacjentów otrzymujących placebo [HR = 0,17, (95% CI: 0,15; 0,20), p < 0,0001].
Leczenie enzalutamidem zmniejszyło ryzyko pogorszenia wyniku FACT-P o 37,5% w porównaniu z placebo (p < 0,0001). Mediana czasu do pogorszenia wyniku FACT-P wynosiła 11,3 miesiąca w grupie otrzymującej enzalutamid i 5,6 miesiąca w grupie otrzymującej placebo.
Badanie CRPC2 (AFFIRM) (pacjenci z przerzutowym CRPC otrzymujący uprzednio chemioterapię)
Skuteczność i bezpieczeństwo enzalutamidu u pacjentów z CRPC z przerzutami, którzy uprzednio otrzymywali docetaksel i stosowali analog LHRH lub przeszli orchiektomię, oceniano w randomizowanym kontrolowanym placebo, wieloośrodkowym badaniu klinicznym 3. fazy. Całkowitą liczbę 1199 pacjentów zrandomizowano w stosunku 2:1 do dwóch grup, otrzymujących odpowiednio doustnie enzalutamid w dawce 160 mg raz na dobę (N = 800) lub placebo raz na dobę (N = 399). Pacjenci mogli (lecz nie musieli) przyjmować prednizon (maksymalna dozwolona dawka dobowa to 10 mg prednizonu lub równoważna). Pacjentów zrandomizowano do ramienia, w którym kontynuowano leczenie do momentu progresji choroby (określonej jako potwierdzona progresja w ocenie radiologicznej lub wystąpienie objawów ze strony układu kostnoszkieletowego) i rozpoczęcia nowego, układowego leczenia przeciwnowotworowego, wystąpienia nieakceptowalnej toksyczności lub wycofania z badania.
Następujące cechy demograficzne oraz wyjściowy stan zaawansowania choroby były równomiernie rozłożone w ramionach badania. Mediana wieku wynosiła 69 lat (zakres 41 - 92). Rozkład rasowy był następujący: 93% - rasa kaukaska, 4% - rasa czarna, 1% - rasa azjatycka oraz 2% - inna rasa. Ogólny stan czynnościowy według skali ECOG u 91,5% pacjentów wynosił od 0 do 1 oraz 2 dla 8,5% pacjentów. U 28% pacjentów średnia ocena bólu wynosiła ≥ 4 (ból oceniany wg skali pomiaru bólu Brief Pain Inventory (BPI) (średnia ocena zgłaszanego przez pacjenta najgorszego bólu w ciągu ostatnich 24 godzin obliczona dla siedmiu dni przed randomizacją). U większości pacjentów (91%) wystąpiły przerzuty do kości, a u 23% pacjentów przerzuty objęły płuca i (lub) wątrobę. Na początku badania, u 41% zrandomizowanych pacjentów występowała progresja tylko w odniesieniu do stężenia PSA, natomiast u 59% pacjentów występowała progresja potwierdzona oceną radiologiczną. Na początku badania 51% pacjentów przyjmowało bisfosfoniany.
Z badania AFFIRM wyłączono pacjentów ze schorzeniami predysponującymi do wystąpienia drgawek (patrz punkt 4.8) oraz przyjmujących produkty lecznicze obniżające próg drgawkowy, a także pacjentów z istotnymi klinicznie chorobami układu krążenia, takimi jak niekontrolowane nadciśnienie, przebyty niedawno zawał mięśnia sercowego lub niestabilna dusznica, niewydolność serca klasy III lub IV według NYHA (ang. New York Heart Association) (chyba, że frakcja wyrzutowa wynosiła ≥ 45%), istotne klinicznie komorowe zaburzenia rytmu lub blok przedsionkowo-komorowy (bez stałego rozrusznika serca).
W protokole wcześniej zdefiniowanej analizy okresowej, przeprowadzonej po śmierci 520 pacjentów, wykazano statystycznie istotną wyższość czasu przeżycia całkowitego w grupie pacjentów otrzymujących enzalutamid, w porównaniu do grupy otrzymującej placebo (Tabela 6 oraz ryc. 12 i 13).
Tabela 6 Całkowite przeżycie pacjentów leczonych enzalutamidem lub placebo w badaniu AFFIRM (analiza zgodna leczeniem)
| Enzalutamid (N = 800) | Placebo (N = 399) | |
| Zgony (%) | 308 (38,5%) | 212 (53,1%) |
| Mediana czasu przeżycia (miesiące) (95% CI) | 18,4 (17,3; NR) | 13,6 (11,3; 15,8) |
| Wartość p1 | p < 0,0001 | |
| Współczynnik ryzyka (95% CI)2 | 0,63 (0,53; 0,75) | |
NR = nieosiągnięte
- 1.
Wartość p pochodzi z testu log-rank, stratyfikowanego wg oceny stanu czynnościowego ECOG
(0–1 vs. 2) i średniej oceny bólu (< 4 vs. ≥ 4).
- 2. Wartość współczynnika ryzyka pochodzi z proporcjonalnie stratyfikowanego modelu ryzyka. Współczynnik ryzyka < 1 na korzyść enzalutamidu.
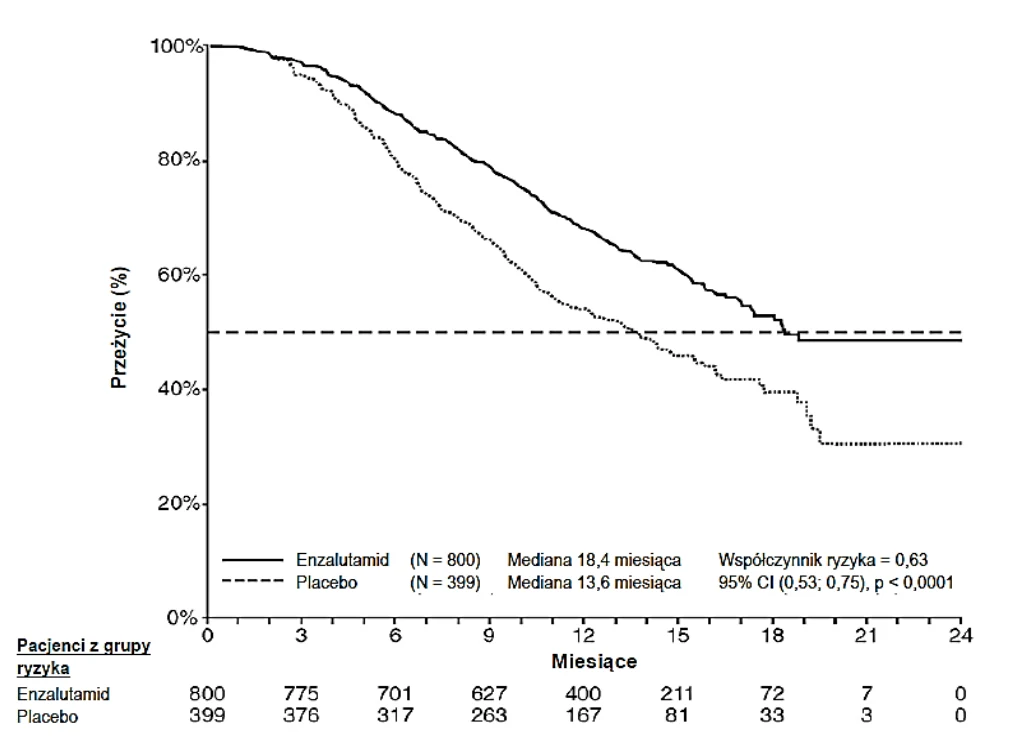
Rycina 12 Krzywe Kaplana-Meiera dotyczące całkowitego czasu przeżycia w badaniu AFFIRM (analiza zgodna z zaplanowanym leczeniem)
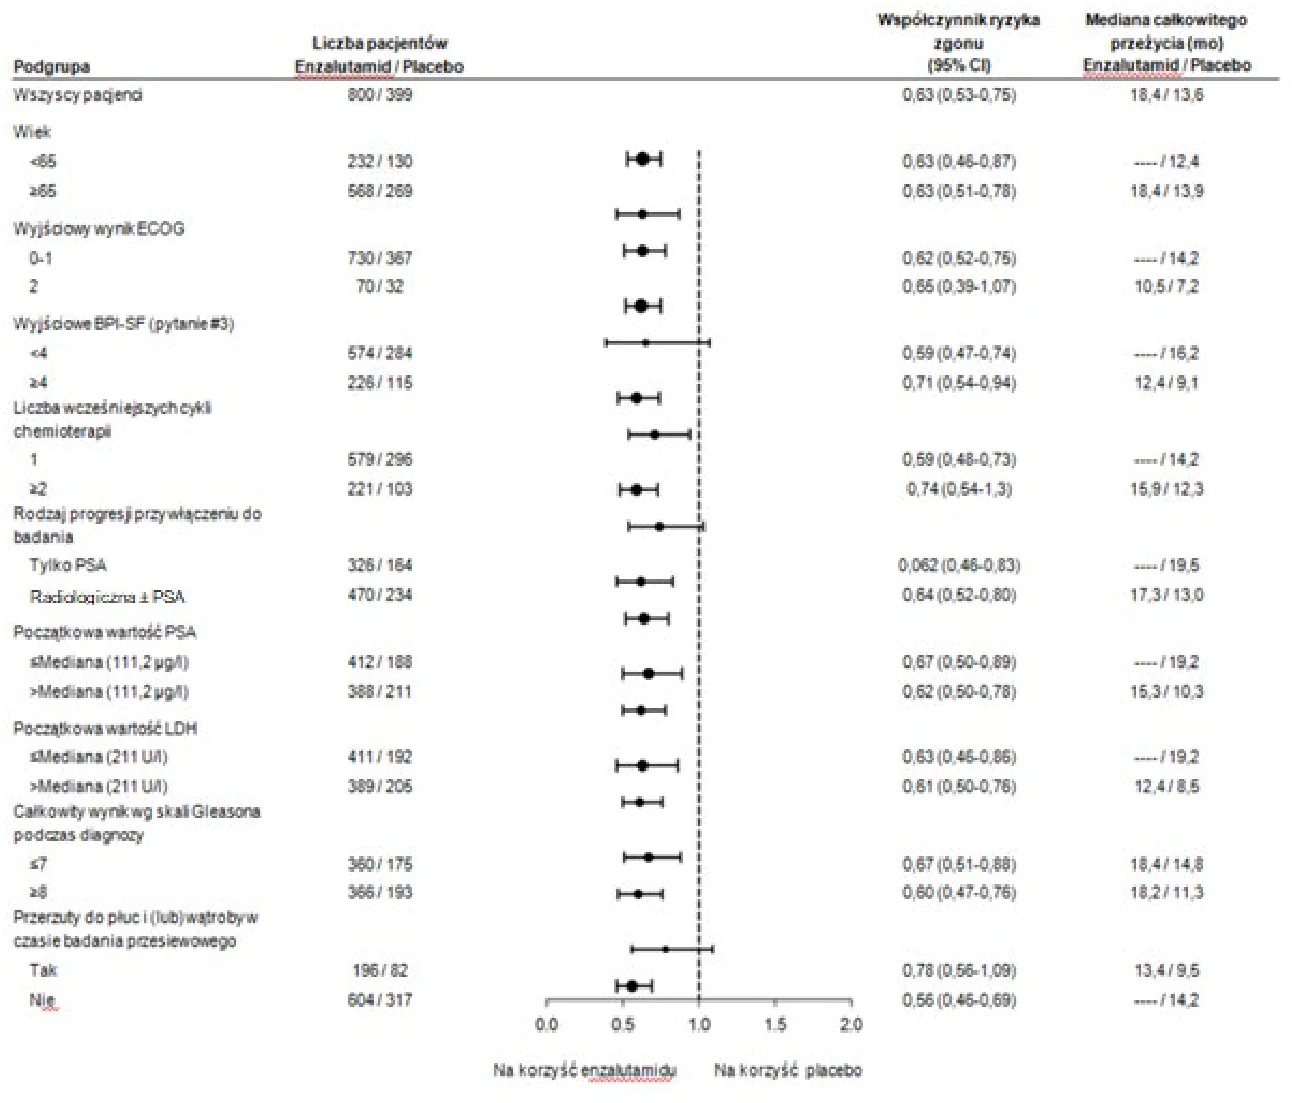
ECOG: ang. Eastern Cooperative Oncology Group; BPI-SF: ang. Brief Pain Inventory-Short Form;
PSA: ang. Prostate Specific Antigen
Rycina 13 Całkowity czas przeżycia w podgrupach w badaniu AFFIRM – współczynnik ryzyka i 95% przedział ufności
Dodatkowo, obserwowana poprawa zakresie całkowitego czasu przeżycia, kluczowych, drugorzędowych punktów końcowych (progresja PSA, czas przeżycia bez progresji potwierdzony oceną radiologiczną oraz czas, po którym wystąpiły pierwsze objawy ze strony układu kostnego) wykazywały przewagę enzalutamidu i były znaczące statystycznie po dostosowaniu do testów wielokrotnych. Czas przeżycia bez progresji potwierdzony oceną radiologiczną oceniony przez badaczy za pomocą kryteriów RECIST wersja 1,1 (ang. Response Evaluation Criteria In Solid Tumors) dla tkanek miękkich oraz poprzez obecność w badaniu kości 2 lub więcej zmian patologicznych, wynosił 8,3 miesiąca dla pacjentów leczonych enzalutamidem oraz 2,9 miesiąca dla pacjentów otrzymujących placebo [HR = 0,40 (95% CI: 0,35; 0,47), p < 0,0001]. Analiza obejmowała 216 zgonów bez udokumentowanej progresji oraz 645 zgonów z udokumentowaną progresją, spośród których 303 (47%) były związane z progresją zmian w tkankach miękkich, 268 (42%) było związanych z progresją zmian w kościach oraz 74 (11%) były związane zarówno ze zmianami w tkankach miękkich, jak i kościach.
Potwierdzone zmniejszenie PSA o 50% lub 90% wynosiło odpowiednio 54% oraz 24,8% dla pacjentów leczonych enzalutamidem, natomiast dla pacjentów otrzymujących placebo odpowiednio 1,5% oraz 0,9% (p < 0,0001). Mediana do progresji PSA wynosiła 8,3 miesiąca dla pacjentów leczonych enzalutamidem i 3,0 miesiące dla pacjentów otrzymujących placebo [HR = 0,25 (95% CI: 0,20; 0,30), p < 0,0001].
Mediana do wystąpienia pierwszych objawów ze strony układu kostnoszkieletowego, wynosiła 16,7 miesiąca dla pacjentów leczonych enzalutamidem oraz 13,3 miesiąca dla pacjentów otrzymujących placebo [HR = 0,69 (95% CI: 0,57; 0,84), p < 0,0001]. Objawy ze strony układu kostnego zdefiniowano jako wymagające radioterapii lub zabiegów chirurgicznych kości, złamanie patologiczne, ucisk rdzenia kręgowego lub zmiana leczenia przeciwnowotworowego w celu leczenia bólu kości. Analiza obejmowała 448 zdarzeń dotyczących układu kostnego, spośród których 277 (62%) zdarzeń dotyczyło radioterapii kości, 95 (21%) ucisku rdzenia kręgowego, 47 (10%) złamań patologicznych, 36 (8%) zmiany leczenia przeciwnowotworowego w celu leczenia bólu kości oraz 7 (2%) zabiegu chirurgicznego kości.
Badanie 9785-CL-0410 (podawanie enzalutamidu po leczeniu abirateronem u pacjentów z przerzutowym CRPC)
Do jednoramiennego badania włączono 214 pacjentów z progresją w przebiegu CRPC z przerzutami, którym podawano enzalutamid (160 mg raz na dobę) po co najmniej 24-tygodniowym, wcześniejszym leczeniu octanem abirateronu, jednocześnie przyjmujących prednizon. Mediana rPFS (czas przeżycia bez progresji potwierdzonej radiologicznie, pierwszorzędowy punkt końcowy badania) wynosiła 8,1 miesiąca (95% CI: 6,1; 8,3). Nie osiągnięto mediany całkowitego czasu przeżycia. Odpowiedź PSA (zdefiniowana jako ≥ 50% zmniejszenie stężenia w odniesieniu do wartości początkowych) wynosiła 22,4% (95% CI: 17,0; 28,6). U 69 pacjentów otrzymujących wcześniej chemioterapię, mediana rPFS wynosiła 7,9 miesiąca (95% CI: 5,5; 10,8). Odpowiedź PSA uzyskano u 23,2% (95% CI: 13,9; 34,9).
U 145 pacjentów, którzy nie otrzymali wcześniej chemioterapii, mediana rPFS wynosiła 8,1 miesiąca (95% CI: 5,7; 8,3). Odpowiedź PSA uzyskano u 22,1% (95% CI: 15,6; 29,7).
Chociaż u niektórych pacjentów odpowiedź na leczenie enzalutamidem po stosowaniu abirateronu była niewielka, nie wiadomo obecnie jaka jest tego przyczyna. Projekt badania nie umożliwiał zidentyfikowania pacjentów, którzy prawdopodobnie odnieśli korzyści z leczenia ani optymalnej kolejności, w jakiej należy podawać enzalutamid i abirateron.
Pacjenci w podeszłym wieku
W kontrolowanych badaniach klinicznych, spośród 5110 pacjentów, którzy otrzymywali enzalutamid, 3988 pacjentów (78%) było w wieku 65 lat i powyżej, a 1703 pacjentów (33%) w wieku 75 lat i powyżej. Nie obserwowano różnic w bezpieczeństwie stosowania i skuteczności między pacjentami w podeszłym wieku a młodszymi.
Dzieci i młodzież
Europejska Agencja Leków uchyliła obowiązek dołączania wyników badań referencyjnego produktu leczniczego zawierającego enzalutamid we wszystkich podgrupach populacji dzieci i młodzieży w leczeniu raka prostaty (patrz punkt 4.2 aby uzyskać informacje na temat stosowania u dzieci i młodzieży).
5.2 Właściwości farmakokinetyczne
Enzalutamid słabo rozpuszcza się w wodzie. Jego rozpuszczalność zwiększa się pod wpływem makrogologlicerydów kaprylokapronianów, które są emulgatorami powierzchniowymi. W badaniach przedklinicznych absorpcja enzalutamidu była większa, jeśli rozpuszczono go w makrogologlicerydach kaprylokapronianów.
Farmakokinetykę enzalutamidu oceniano u pacjentów z rakiem prostaty oraz u zdrowych mężczyzn. Po jednorazowym podaniu doustnym średni okres półtrwania w końcowej fazie eliminacji (t1/2) enzalutamidu wynosi 5,8 doby (zakres od 2,8 do 10,2 doby), a stan stacjonarny osiąga on po około jednym miesiącu. Enzalutamid podawany codziennie, doustnie, kumuluje się około 8,3-raza bardziej w porównaniu do pojedynczej dawki. Dobowe wahania stężeń w osoczu są niewielkie (stosunek stężenia maksymalnego do minimalnego wynosił 1,25). Enzalutamid jest usuwany z organizmu głównie w wyniku metabolizmu w wątrobie, z wytworzeniem aktywnego metabolitu, który jest tak samo aktywny jak enzalutamid i znajduje się w krążeniu w stężeniu zbliżonym do stężenia enzalutamidu w osoczu.
Wchłanianie
Wchłanianie po podaniu doustnym tabletek powlekanych enzalutamidu oceniano u zdrowych ochotników płci męskiej po podaniu pojedynczej dawki 160 mg enzalutamidu w postaci tabletki powlekanej, a w celu przewidzenia profilu farmakokinetycznego w stanie stacjonarnym zastosowano modelowanie farmakokinetyczne i symulację. Według tych przewidywań, jak również innych danych pomocniczych, średni czas do osiągnięcia maksymalnego stężenia enzalutamidu w osoczu (Cmax) wynosi 2 godziny (zakres od 0,5 do 6 godzin), a profile farmakokinetyczne enzalutamidu i jego aktywnego metabolitu w stanie stacjonarnym są podobne dla enzalutamidu w postaci tabletek powlekanych i kapsułek miękkich. Po podaniu doustnym enzalutamidu w postaci kapsułek miękkich (w dawce 160 mg na dobę) u pacjentów z CRPC z przerzutami, średnie wartości Cmax w osoczu w stanie stacjonarnym dla enzalutamidu i jego aktywnego metabolitu wynoszą odpowiednio 16,6 mikrogramów/mL (23% współczynnika zmienności [CV]) i 12,7 mikrogramów/mL (30% CV).
Na podstawie badań bilansu masy, wartość absorpcji enzalutamidu po podaniu doustnym określono na przynajmniej 84,2%. Enzalutamid nie jest substratem nośnika błonowego glikoproteiny P-gp lub BCRP.
Pokarm nie wpływa w sposób istotny klinicznie na wielkość absorpcji. W badaniach klinicznych enzalutamid podawano niezależnie od posiłków.
Dystrybucja
Średnia pozorna objętość dystrybucji (V/F) enzalutamidu u pacjentów po pojedynczym podaniu doustnym wynosi 110 L (29% CV). Objętość dystrybucji enzalutamidu jest większa niż objętość całkowitej wody w organizmie, co wskazuje na obszerną dystrybucję pozanaczyniową. Badania na gryzoniach wskazują, że enzalutamid i jego aktywny metabolit mogą przenikać przez barierę krew-mózg.
Enzalutamid wiąże się w 97% do 98% z białkami osocza, głównie albuminami. Aktywny metabolit wiąże się w 95% z białkami osocza. Enzalutamid i inne produkty lecznicze wiążące się w wysokim stopniu z białkami (warfaryna, ibuprofen i kwas salicylowy) nie wypierają się wzajemnie z połączeń białkowych w warunkach in vitro.
Metabolizm
Enzalutamid jest ekstensywnie metabolizowany. W osoczu ludzkim występują dwa główne metabolity: N-desmetyloenzalutamid (aktywny metabolit) oraz pochodna kwasu karboksylowego (nieaktywny metabolit). Enzalutamid jest metabolizowany z udziałem cytochromu CYP2C8 i w mniejszym stopniu cytochromu CYP3A4/5 (patrz punkt 4.5). Obydwa odgrywają rolę w tworzeniu aktywnego metabolitu. W warunkach in vitro N-desmetyloenzalutamid jest metabolizowany do metabolitu kwasu karboksylowego przez karboksyloesterazę 1, która również odgrywa mniejszą rolę w metabolizmie enzalutamidu do metabolitu kwasu karboksylowego. N-desmetyloenzalutamid nie był metabolizowany przez CYP w warunkach in vitro.
W warunkach klinicznych, enzalutamid jest silnym induktorem CYP3A4, umiarkowanym induktorem CYP2C9 oraz CYP2C19, nie wykazuje natomiast klinicznie istotnego wpływu na CYP2C8 (patrz punkt 4.5).
Eliminacja
Średni pozorny klirens (CL/F) enzalutamidu u pacjentów mieści się w zakresie od 0,520 do 0,564 L/h.
Po doustnym podaniu enzalutamidu znakowanego izotopem węgla 14C, 84,6% substancji radioaktywnej wykryto po 77 dniach od podania dawki, 71% wykryto w moczu (głównie w postaci nieaktywnego metabolitu, ze śladowymi ilościami enzalutamidu i jego aktywnego metabolitu), 13,6% w kale (0,39% dawki w postaci niezmienionego enzalutamidu).
Badania in vitro wskazują, że enzalutamid nie jest substratem dla nośników OATP1B1, OATP1B3 lub OCT1, a N-desmetyloenzalutamid nie jest substratem dla P-gp lub BCRP.
Badania in vitro wskazują, że enzalutamid i jego główne metabolity nie hamują następujących nośników w klinicznie istotnych stężeniach: OATP1B1, OATP1B3, OCT2 lub OAT1.
Liniowość
Nie zaobserwowano większych odchyleń od liniowości w zakresie dawek od 40 do 160 mg. Wartości Cmin enzalutamidu i jego aktywnego metabolitu w stanie stacjonarnym u poszczególnych pacjentów pozostały stałe w czasie trwającej ponad rok ciągłej terapii, demonstrując liniowość farmakokinetyki po osiągnięciu stanu stacjonarnego.
Zaburzenia czynności nerek
Nie przeprowadzono formalnego badania enzalutamidu w grupie pacjentów z zaburzeniami czynności nerek. Pacjentów, u których stężenie kreatyniny w osoczu wynosiło >177 μmol/L (2 mg/dL) wyłączono z badań klinicznych. Z populacyjnej analizy farmakokinetyki wynika, że u pacjentów, u których obliczone wartości klirensu kreatyniny (ang. calculated creatinine clearance, CrCL) wynoszą ≥ 30 mL/min (obliczone wg wzoru Cockcrofta i Gaulta) nie ma konieczności dostosowania dawki. Enzalutamidu nie badano w grupie pacjentów z ciężkimi zaburzeniami nerek (CrCL < 30 mL/min) lub w krańcowym stadium choroby nerek. Należy zachować ostrożność w trakcie leczenia tych pacjentów. Jest mało prawdopodobne, aby enzalutamid można było w znaczącym stopniu usunąć w drodze doraźnej hemodializy lub ciągłej, ambulatoryjnej dializy otrzewnowej.
Zaburzenia czynności wątroby
Zaburzenia czynności wątroby nie miały wyraźnego wpływu na całkowitą ekspozycję na enzalutamid lub na jego aktywny metabolit. Jednakże u pacjentów z ciężkimi zaburzeniami czynności wątroby okres półtrwania enzalutamidu zwiększył się dwukrotnie w porównaniu do pacjentów z prawidłową czynnością wątroby w grupie kontrolnej (10,4 doby w porównaniu do 4,7 doby), co może wiązać się ze zwiększoną dystrybucją tkankową.
Farmakokinetykę enzalutamidu badano u pacjentów z początkowymi łagodnymi (N = 6), umiarkowanymi (N = 8) lub ciężkimi (N = 8) zaburzeniami czynności wątroby (odpowiednio klasa A, B lub C wg skali Child-Pugh) oraz u 22 pacjentów z prawidłową czynnością wątroby w dobranej grupie kontrolnej. Po pojedynczym podaniu doustnym 160 mg enzalutamidu, wartości AUC i Cmax enzalutamidu u pacjentów z łagodnymi zaburzeniami czynności wątroby zwiększyły się odpowiednio o 5% i 24%, u pacjentów z umiarkowanymi zaburzeniami czynności wątroby AUC zwiększyło się o 29% a Cmax zmniejszyło się o 11%, a u pacjentów z ciężkimi zaburzeniami czynności wątroby AUC zwiększyło się o 5% natomiast Cmax zmniejszyło się o 41% w porównaniu do pacjentów z prawidłową czynnością wątroby w grupie kontrolnej. W sumie dla niezwiązanego enzalutamidu i niezwiązanego aktywnego metabolitu AUC i Cmax u pacjentów z łagodnymi zaburzeniami czynności wątroby zwiększyły się odpowiednio o 14% i 19%, u pacjentów z umiarkowanymi zaburzeniami czynności wątroby AUC zwiększyło się o 14% a Cmax zmniejszyło się o 17% a u pacjentów z ciężkimi zaburzeniami czynności wątroby AUC zwiększyło się o 34% natomiast Cmax zmniejszyło się o 27% w porównaniu do pacjentów z prawidłową czynnością wątroby w grupie kontrolnej.
Rasa
Większość pacjentów w kontrolowanych badaniach klinicznych (> 75%) było rasy kaukaskiej. Na podstawie danych farmakokinetycznych z badań, w których udział wzięli japońscy i chińscy pacjenci z rakiem gruczołu krokowego, nie stwierdzono klinicznie istotnych różnic w ekspozycji w tych populacjach. Brak wystarczających danych do oceny potencjalnych różnic w farmakokinetyce enzalutamidu u innych ras.
Pacjenci w podeszłym wieku
Z analizy populacyjnej danych farmakokinetycznych pacjentów w podeszłym wieku wynika, że wiek nie ma klinicznie istotnego wpływu na farmakokinetykę enzalutamidu.
5.3 Przedkliniczne dane o bezpieczeństwie
Podawanie enzalutamidu ciężarnym myszom prowadziło do zwiększenia częstości występowania zgonów zarodków i płodów oraz zmian zewnętrznych i szkieletowych. Nie przeprowadzono badań płodności dla enzalutamidu, jednakże w badaniach na szczurach (4 oraz 26 tygodni) oraz psach (4, 13 oraz 39 tygodni) odnotowano atrofię, aspermię/hipospermię oraz hipertrofię/hiperplazję w układzie rozrodczym związane z aktywnością farmakologiczną enzalutamidu. W badaniach na myszach (4 tygodnie), szczurach (4 oraz 26 tygodni) oraz psach (4, 13 oraz 39 tygodni) obserwowano zmiany w organach rozrodczych związane z enzalutamidem: zmniejszenie masy narządów połączone z atrofią prostaty oraz najądrzy. U myszy (4 tygodnie) i psów (39 tygodni) zaobserwowano hipertrofię i (lub) hiperplazję komórek Leydiga. Dodatkowe zmiany w tkankach układu rozrodczego obejmowały hipertrofię/hiperplazję przysadki mózgowej oraz atrofię pęcherzyków nasiennych u szczurów i hipospermię jądrową oraz zwyrodnienie kanalików nasiennych u psów. Odnotowano różnice płciowe w odniesieniu do gruczołów mlekowych szczurów (atrofia u samców oraz rozrost zrazików u samic). U obydwu gatunków zmiany w organach rozrodczych były związane z aktywnością farmakologiczną enzalutamidu oraz ustąpiły całkowicie lub częściowo po 8 tygodniach okresu powrotu do zdrowia.
U żadnego z tych gatunków nie stwierdzono jakichkolwiek istotnych zmian w patologii klinicznej lub w histopatologii w jakimkolwiek innym układzie narządów, w tym w wątrobie.
W badaniach na ciężarnych samicach szczurów wykazano, że enzalutamid i (lub) jego metabolity przenikają do płodów. Po doustnym podaniu samicom szczurów w 14 dniu ciąży enzalutamidu znakowanego izotopem węgla 14C w dawce 30 mg/kg mc.(dawka ok. 1,9 razy większa niż wskazana u ludzi), największą radioaktywność w tkankach płodu stwierdzono po 4 godzinach od podania i była ona mniejsza niż w osoczu matki; stosunek radioaktywności tkanki do osocza wynosił od 0,27. Radioaktywność w tkankach płodu zmniejszyła się do 0,08-krotności maksymalnego stężenia w ciągu 72 godzin po podaniu.
W badaniach na karmiących samicach szczurów wykazano, że enzalutamid i (lub) jego metabolity przenikają do mleka. Po doustnym podaniu enzalutamidu znakowanego izotopem węgla 14C w dawce 30 mg/kg mc. (dawka ok. 1,9 razy większa niż wskazana u ludzi), maksymalną radioaktywność w mleku stwierdzono po 4 godzinach od podania i była ona 3,54 razy większa niż w osoczu matki. Wyniki badania wykazały również, że enzalutamid i (lub) jego metabolity przenikają do tkanek oseska szczura poprzez mleko i są następnie eliminowane.
Enzalutamid nie wykazywał genotoksyczności w standardowym zestawie testów in vitro oraz in vivo. W 6-miesięcznym badaniu prowadzonym na transgenicznych myszach rasH2 enzalutamid nie wykazywał działania rakotwórczego (nie zaobserwowano zmian nowotworowych) w dawkach do 20 mg/kg mc. na dobę (AUC24h: około 317 μg h/mL), które zapewniały poziom ekspozycji osoczowej podobny do ekspozycji klinicznej (AUC24h: około 322 μg h/mL) u pacjentów z mCRPC, otrzymujących dawkę 160 mg na dobę.
Enzalutamid podawany szczurom codziennie przez dwa lata powodował zwiększenie częstości występowania zmian nowotworowych. Należały do nich: łagodny grasiczak, gruczolakowłókniak gruczołów sutkowych, łagodne guzy z komórek Leydiga w jądrach oraz brodawczak nabłonka dróg moczowych i rak pęcherza moczowego u samców; łagodny guz z komórek ziarnistych jajników u samic i gruczolak części dystalnej przysadki mózgowej u obu płci. Nie można wykluczyć wystąpienia grasiczaka, gruczolaka przysadki i gruczolakowłókniaka sutka, a także brodawczaka urotelialnego i raka pęcherza moczowego u ludzi.
Enzalutamid nie wykazywał fototoksyczności w warunkach in vitro.
6. DANE FARMACEUTYCZNE
6.1 Wykaz substancji pomocniczych
Rdzeń tabletki
Kwasu metakrylowego i etylu akrylanu kopolimer (1:1) Typ A (zawiera sodu laurylosiarczan i polisorbat 80)
Krzemionka koloidalna bezwodna
Celuloza mikrokrystaliczna
Kroskarmeloza sodowa
Magnezu sterynian
Otoczka tabletki
Hyperomeloza typ 2910
Makrogol 3350
Tytanu dwutlenek (E 171)
Żelaza tlenek żółty (E 172)
Talk
6.2 Niezgodności farmaceutyczne
Nie dotyczy.
6.3 Okres ważności
3 lata
6.4 Specjalne środki ostrożności podczas przechowywania
Brak specjalnych zaleceń dotyczących przechowywania produktu leczniczego.
Nie usuwać pojemnika absorbującego tlen z butelek.
6.5 Rodzaj i zawartość opakowania
Enzalutamide Sandoz, 40 mg, tabletki powlekane
Każde opakowanie produktu leczniczego Enzalutamide Sandoz zawiera 112 tabletek w blistrach z folii Aluminium-OPA/Aluminium/PVC lub 112 x 1 tabletka w perforowanych blistrach jednodawkowych z folii Aluminium-OPA/Aluminium/PVC w tekturowym pudełku.
Produkt leczniczy Enzalutamide Sandoz jest również pakowany w blistry z folii Aluminium-OPA/Aluminium/PVC w tekturowych portfelikach zawierające po 28 tabletek powlekanych. Każde tekturowe pudełko zawiera 112 tabletek powlekanych (4 portfeliki).
Produkt leczniczy Enzalutamide Sandoz jest również pakowany w butelki z polietylenu o wysokiej gęstości (HDPE) z polipropylenowym (PP) zamknięciem zabezpieczającym przed dziećmi, zawierające biały, polipropylenowy (PP) pojemnik absorbujący tlen oraz 112 tabletek powlekanych, w tekturowym pudełku.
Enzalutamide Sandoz, 80 mg, tabletki powlekane
Każde opakowanie produktu leczniczego Enzalutamide Sandoz zawiera 56 tabletek w blistrach z folii Aluminium-OPA/Aluminium/PVC lub 56 x 1 tabletka w perforowanych blistrach jednodawkowych z folii Aluminium-OPA/Aluminium/PVC w tekturowym pudełku.
Produkt leczniczy Enzalutamide Sandoz jest również pakowany w blistry z folii Aluminium-OPA/Aluminium/PVC w tekturowych portfelikach zawierające po 14 tabletek powlekanych. Każde tekturowe pudełko zawiera 56 tabletek powlekanych (4 portfeliki).
Produkt leczniczy Enzalutamide Sandoz jest również pakowany w butelki z polietylenu o wysokiej gęstości (HDPE) z polipropylenowym (PP) zamknięciem zabezpieczającym przed dziećmi, zawierające biały, polipropylenowy (PP)pojemnik absorbujący tlen oraz 56 tabletek powlekanych w tekturowym pudełku.
Nie wszystkie wielkości opakowań muszą znajdować się w obrocie.
6.6 Specjalne środki ostrożności dotyczące usuwania i przygotowania produktu leczniczego do stosowania
Osoby inne niż pacjent lub jego opiekunowie nie powinny mieć styczności z produktem leczniczym Enzalutamide Sandoz. Na podstawie mechanizmu działania i embriotoksyczności obserwowanej u myszy, enzalutamid może zaszkodzić rozwijającemu się płodowi. Kobiety, które są w ciąży lub mogą zajść w ciążę nie powinny dotykać połamanych lub uszkodzonych tabletek bez środków ochronnych, np. rękawiczek. Patrz punkt 5.3 Przedkliniczne dane o bezpieczeństwie. Tabletek powlekanych nie należy żuć, przecinać ani kruszyć.
Wszelkie niewykorzystane resztki produktu leczniczego lub jego odpady należy usunąć zgodnie z lokalnymi przepisami.
7. PODMIOT ODPOWIEDZIALNY POSIADAJĄCY POZWOLENIE NA DOPUSZCZENIE DO OBROTU
Sandoz Polska Sp. z o.o.
ul. Domaniewska 50C
02-672 Warszawa
tel. 22 209 70 00
8. NUMERY POZWOLEŃ NA DOPUSZCZENIE DO OBROTU
40 mg: Pozwolenie nr: 28589
80 mg: Pozwolenie nr: 28590
9. DATA WYDANIA PIERWSZEGO POZWOLENIA NA DOPUSZCZENIE DO OBROTU I DATA PRZEDŁUŻENIA POZWOLENIA
Data wydania pierwszego pozwolenia na dopuszczenie do obrotu: 12.09.2024 r.
10. DATA ZATWIERDZENIA LUB CZĘŚCIOWEJ ZMIANY TEKSTU CHARAKTERYSTYKI PRODUKTU LECZNICZEGO 29.08.2025 r.
Więcej informacji o leku Enzalutamide Sandoz 40 mg