


Charakterystyka produktu leczniczego - Empelic 10 mg
1. NAZWA PRODUKTU LECZNICZEGO
Empelic, 10 mg, tabletki powlekane
Empelic, 25 mg, tabletki powlekane
2. SKŁAD JAKOŚCIOWY I ILOŚCIOWY
Empelic 10 mg tabletki powlekane
Każda tabletka zawiera 10 mg empagliflozyny (Empagliflozinum).
Empelic 25 mg tabletki powlekane
Każda tabletka zawiera 25 mg empagliflozyny (Empagliflozinum).
Pełny wykaz substancji pomocniczych, patrz punkt 6.1.
3. POSTAĆ FARMACEUTYCZNA
Tabletka powlekana (tabletka)
Empelic 10 mg tabletki powlekane
Okrągłe, obustronnie wypukłe, żółte tabletki powlekane, z wytłoczoną liczbą „10” po jednej stronie.
Średnica tabletki: 5,8 mm – 6,3 mm.
Empelic 25 mg tabletki powlekane
Podłużne, obustronnie wypukłe, jasnożółte tabletki powlekane, z wytłoczoną liczbą „25” po jednej stronie.
Wymiary tabletki: długość: 12,4 mm – 12,9 mm, szerokość: 5,9 mm – 6,5 mm.
4. SZCZEGÓŁOWE DANE KLINICZNE
4.1 Wskazania do stosowania
Cukrzyca typu 2
Produkt leczniczy Empelic jest wskazany do stosowania u dorosłych i dzieci w wieku 10 lat i starszych w leczeniu niewystarczająco kontrolowanej cukrzycy typu 2 łącznie z dietą i aktywnością fizyczną:
- w monoterapii, kiedy nie można stosować metforminy z powodu jej nietolerancji,
- w skojarzeniu z innymi produktami leczniczymi stosowanymi w leczeniu cukrzycy.
Wyniki badań dotyczące różnych skojarzeń terapii, wpływu na kontrolę glikemii, zdarzenia sercowo-naczyniowe i nerkowe oraz badane populacje, patrz punkty 4.4, 4.5 i 5.1.
Niewydolność serca
Produkt leczniczy Empelic jest wskazany do stosowania u dorosłych w leczeniu objawowej przewlekłej niewydolności serca.
Przewlekła choroba nerek
Produkt leczniczy Empelic jest wskazany do stosowania u dorosłych w leczeniu przewlekłej choroby nerek.
4.2 Dawkowanie i sposób podawania
Dawkowanie
Cukrzyca typu 2
Zalecana dawka początkowa to 10 mg empagliflozyny raz na dobę w monoterapii oraz w terapii skojarzonej z innymi produktami leczniczymi stosowanymi w leczeniu cukrzycy. U pacjentów tolerujących dawkę 10 mg empagliflozyny raz na dobę z wartością eGFR ≥60 ml/min/1,73 m2 i wymagających ściślejszej kontroli glikemii, dawkę można zwiększyć do 25 mg raz na dobę. Maksymalna dawka dobowa to 25 mg (patrz poniżej i punkt 4.4).
Niewydolność serca
Zalecana dawka to 10 mg empagliflozyny raz na dobę.
Przewlekła choroba nerek
Zalecana dawka to 10 mg empagliflozyny raz na dobę.
Wszystkie wskazania
Podczas stosowania empagliflozyny w skojarzeniu z pochodną sulfonylomocznika lub z insuliną, konieczne może być zmniejszenie dawki pochodnej sulfonylomocznika lub insuliny, aby zmniejszyć ryzyko wystąpienia hipoglikemii (patrz punkty 4.5 i 4.8).
W razie pominięcia dawki pacjent powinien ją zażyć niezwłocznie po przypomnieniu sobie o tym; nie należy jednak przyjmować podwójnej dawki tego samego dnia.
Szczególne grupy pacjentów
Zaburzenie czynności nerek
Ze względu na ograniczone doświadczenie nie zaleca się rozpoczynania leczenia empagliflozyną u pacjentów z eGFR <20 ml/min/1,73 m2.
U pacjentów z eGFR <60 ml/min/1,73 m2 dawka dobowa empagliflozyny to 10 mg.
U pacjentów z cukrzycą typu 2 empagliflozyna wykazuje zmniejszone działanie hipoglikemizujące u pacjentów z eGFR <45 ml/min/1,73 m2 i prawdopodobnie takie działanie nie występuje u pacjentów z eGFR <30 ml/min/1,73 m2. Dlatego, w przypadku spadku eGFR poniżej 45 ml/min/1,73 m2, należy w razie potrzeby rozważyć zastosowanie dodatkowego leczenia hipoglikemizującego (patrz punkty 4.4, 4.8, 5.1 i 5.2).
Zaburzenie czynności wątroby
Nie ma konieczności dostosowania dawki u pacjentów z zaburzeniem czynności wątroby. U pacjentów z ciężkim zaburzeniem czynności wątroby ekspozycja na empagliflozynę jest zwiększona. Doświadczenie w leczeniu pacjentów z ciężkim zaburzeniem czynności wątroby jest ograniczone, w związku z czym nie zaleca się stosowania empagliflozyny w tej populacji pacjentów (patrz punkt 5.2).
Pacjenci w podeszłym wieku
Nie ma konieczności dostosowania dawki w zależności od wieku pacjenta. U pacjentów w wieku 75 lat i starszych należy wziąć pod uwagę zwiększone ryzyko zmniejszenia objętości płynów (patrz punkty 4.4 i 4.8).
Dzieci i młodzież
Zalecana dawka początkowa to 10 mg empagliflozyny raz na dobę. U pacjentów tolerujących empagliflozynę w dawce 10 mg raz na dobę i wymagających dodatkowej kontroli glikemii dawkę można zwiększyć do 25 mg raz na dobę (patrz punkty 5.1 i 5.2). Dane dotyczące dzieci z eGFR <60 ml/min/1,73 m2 i dzieci w wieku poniżej 10 lat nie są dostępne.
Nie określono bezpieczeństwa stosowania ani skuteczności empagliflozyny w leczeniu niewydolności serca lub w leczeniu przewlekłej choroby nerek u dzieci w wieku poniżej 18 lat. Dane nie są dostępne.
Sposób podawania
Tabletki mogą być przyjmowane jednocześnie z posiłkiem lub niezależnie od niego. Tabletki należy połykać w całości popijając wodą.
4.3 Przeciwwskazania
Nadwrażliwość na substancję czynną lub na którąkolwiek substancję pomocniczą wymienioną w punkcie 6.1.
4.4 Specjalne ostrzeżenia i środki ostrożności dotyczące stosowania
Informacje ogólne
Empagliflozyny nie należy stosować u pacjentów z cukrzycą typu 1 (patrz „Kwasica ketonowa” w punkcie 4.4).
Kwasica ketonowa
U pacjentów z cukrzycą leczonych inhibitorami SGLT2, w tym empagliflozyną, zgłaszano rzadkie przypadki kwasicy ketonowej, w tym przypadki zagrażające życiu i zakończone zgonem. W niektórych przypadkach obraz kliniczny był nietypowy, tylko z umiarkowanym zwiększeniem stężenia glukozy we krwi, poniżej 14 mmol/l (250 mg/dl). Nie wiadomo, czy zastosowanie większych dawek empagliflozyny zwiększa ryzyko kwasicy ketonowej. Mimo że prawdopodobieństwo wystąpienia kwasicy ketonowej jest mniejsze u pacjentów bez cukrzycy, zgłaszano takie przypadki również u tych pacjentów.
Należy uwzględnić ryzyko kwasicy ketonowej w razie wystąpienia niespecyficznych objawów, takich jak: nudności, wymioty, jadłowstręt, ból brzucha, silne pragnienie, zaburzenia oddychania, dezorientację, niezwykłe zmęczenie lub senność. W razie wystąpienia takich objawów należy niezwłocznie zbadać pacjentów, czy nie występuje u nich kwasica ketonowa, niezależnie od stężenia glukozy we krwi.
Należy natychmiast przerwać leczenie empagliflozyną u pacjentów z podejrzeniem lub rozpoznaniem kwasicy ketonowej.
Należy przerwać leczenie u pacjentów hospitalizowanych z powodu dużych zabiegów chirurgicznych lub ostrych ciężkich chorób. U tych pacjentów zaleca się monitorowanie stężeń ciał ketonowych. Preferowane jest oznaczanie stężenia ciał ketonowych we krwi, niż w moczu. Leczenie empagliflozyną można wznowić, gdy stężenie ciał ketonowych będzie prawidłowe, a stan pacjenta ustabilizuje się.
Przed rozpoczęciem leczenia empagliflozyną należy rozważyć czynniki w wywiadzie predysponujące pacjenta do kwasicy ketonowej.
Podczas stosowania empagliflozyny obserwowano przedłużającą się kwasicę ketonową i przedłużającą się glukozurię. Kwasica ketonowa może utrzymywać się po odstawieniu empagliflozyny dłużej niż wynika to z okresu półtrwania w osoczu (patrz punkt 5.2). Czynniki niezależne od empagliflozyny, takie jak niedobór insuliny, mogą być odpowiedzialne za przedłużającą się cukrzycową kwasicę ketonową.
Do pacjentów ze zwiększonym ryzykiem kwasicy ketonowej zalicza się osoby z małą rezerwą czynnościową komórek beta (np. pacjenci z cukrzycą typu 2 i małym stężeniem peptydu C lub późno ujawniającą się cukrzycą autoimmunologiczną dorosłych - ang. latent autoimmune diabetes in adults -LADA lub pacjenci z zapaleniem trzustki w wywiadzie), pacjentów ze stanami prowadzącymi do ograniczenia przyjmowania pożywienia lub z ciężkim odwodnieniem pacjentów, którym zmniejszono dawkę insuliny oraz pacjentów ze zwiększonym zapotrzebowaniem na insulinę z powodu ostrej choroby, zabiegu chirurgicznego lub nadużywania alkoholu. U tych pacjentów należy ostrożnie stosować inhibitory SGLT2.
Nie zaleca się wznawiania leczenia inhibitorem SGLT2 u pacjentów, u których wcześniej wystąpiła kwasica ketonowa podczas stosowania inhibitora SGLT2, chyba że zidentyfikowano i usunięto inną wyraźną przyczynę.
Produktu leczniczego Empelic nie należy stosować w leczeniu pacjentów z cukrzycą typu 1. Dane z programu badań klinicznych u pacjentów z cukrzycą typu 1 wykazały zwiększone, częste występowanie kwasicy ketonowej u pacjentów leczonych empagliflozyną w dawce 10 mg i 25 mg jako uzupełnienie insuliny w porównaniu z placebo.
Niewydolność nerek
Ze względu na ograniczone doświadczenie nie zaleca się rozpoczynania leczenia empagliflozyną u pacjentów z eGFR <20 ml/min/1,73 m2.
U pacjentów z eGFR <60 ml/min/1,73 m2 dawka dobowa empagliflozyny to 10 mg (patrz punkt 4.2).
Działanie hipoglikemizujące empagliflozyny jest zależne od czynności nerek i jest zmniejszone u pacjentów z eGFR <45 ml/min/1,73 m2 i prawdopodobnie takie działanie nie występuje u pacjentów z eGFR <30 ml/min/1,73 m2 (patrz punkty 4.2, 5.1 i 5.2).
Monitorowanie czynności nerek
Zaleca się ocenę czynności nerek w następujący sposób:
- Przed rozpoczęciem leczenia empagliflozyną i okresowo podczas leczenia, tzn. co najmniej raz na rok (patrz punkty 4.2, 4.8, 5.1 i 5.2).
- Przed rozpoczęciem leczenia jakimkolwiek innym jednocześnie stosowanym produktem leczniczym, który może mieć niekorzystny wpływ na czynność nerek.
Ryzyko zmniejszenia objętości płynów
Z uwagi na mechanizm działania inhibitorów SGLT-2, diureza osmotyczna towarzysząca glukozurii może spowodować nieznacznie zmniejszenie ciśnienia krwi (patrz punkt 5.1). W związku z tym należy zachować ostrożność u pacjentów, dla których taki spadek ciśnienia krwi spowodowany przez empagliflozynę mógłby stanowić zagrożenie, takich jak pacjenci z rozpoznaną chorobą układu krążenia, pacjenci stosujący leczenie przeciwnadciśnieniowe z epizodami niedociśnienia w wywiadzie lub pacjenci w wieku 75 i więcej lat.
W przypadku stanów, które mogą prowadzić do utraty płynów przez organizm (np. choroba przewodu pokarmowego) zaleca się dokładne monitorowanie stanu nawodnienia (np. badanie przedmiotowe, pomiar ciśnienia krwi, testy laboratoryjne włącznie z oznaczeniem hematokrytu) i stężenia elektrolitów u pacjentów przyjmujących empagliflozynę. Należy rozważyć tymczasowe wstrzymanie leczenia empagliflozyną do czasu wyrównania utraty płynów.
Pacjenci w podeszłym wieku
Wpływ empagliflozyny na wydalanie glukozy z moczem związany jest z diurezą osmotyczną, co może mieć wpływ na stan nawodnienia. Pacjenci w wieku 75 i więcej lat mogą być w większym stopniu zagrożeni wystąpieniem zmniejszenia objętości płynów. Większa liczba takich pacjentów leczonych empagliflozyną miała działania niepożądane związane ze zmniejszeniem objętości płynów w porównaniu z pacjentami otrzymującymi placebo (patrz punkt 4.8). W związku z tym należy zwracać szczególną uwagę na przyjmowaną objętość płynów w razie jednoczesnego podawania z produktami leczniczymi mogącymi prowadzić do zmniejszenia objętości płynów (np. leki moczopędne, inhibitory ACE).
Powikłane zakażenia dróg moczowych
U pacjentów otrzymujących empagliflozynę zgłaszano przypadki powikłanych zakażeń dróg moczowych, w tym odmiedniczkowe zapalenie nerek i posocznicę moczopochodną (patrz punkt 4.8). Należy rozważyć tymczasowe wstrzymanie leczenia empagliflozyną u pacjentów z powikłanym zakażeniem dróg moczowych.
Martwicze zapalenie powięzi krocza (zgorzel Fourniera)
Zgłaszano przypadki martwiczego zapalenia powięzi krocza (znanego także jako zgorzel Fourniera) u pacjentów płci żeńskiej i męskiej przyjmujących inhibitory SGLT2, w tym empagliflozynę. Jest to rzadkie, ale ciężkie i mogące zagrażać życiu zdarzenie, które wymaga pilnej interwencji chirurgicznej i antybiotykoterapii.
Pacjentom należy zalecić, aby zgłosili się do lekarza, jeśli wystąpi u nich zespół objawów, takich jak ból, wrażliwość na dotyk, rumień lub obrzęk w okolicy zewnętrznych narządów płciowych lub krocza, z jednoczesną gorączką lub uczuciem rozbicia. Należy pamiętać o tym, że martwicze zapalenie powięzi może być poprzedzone zakażeniem narządów układu moczowo-płciowego lub ropniem krocza. Jeśli podejrzewa się wystąpienie zgorzeli Fourniera, należy przerwać stosowanie produktu Empelic i niezwłocznie rozpocząć leczenie (w tym antybiotykoterapię oraz chirurgiczne opracowanie zmian chorobowych).
Amputacje w obrębie kończyn dolnych
W długoterminowych badaniach klinicznych innego inhibitora SGLT2 zaobserwowano zwiększoną częstość przypadków amputacji w obrębie kończyn dolnych (szczególnie palucha). Nie wiadomo, czy jest to „efekt klasy leków”. Podobnie jak w przypadku wszystkich chorych na cukrzycę, ważna jest edukacja pacjentów dotycząca profilaktycznej pielęgnacji stóp.
Uszkodzenie wątroby
W badaniach klinicznych obejmujących empagliflozynę zgłaszano przypadki uszkodzenia wątroby. Nie ustalono związku przyczynowo-skutkowego pomiędzy empagliflozyną a uszkodzeniem wątroby.
Zwiększenie wartości hematokrytu
Obserwowano zwiększenie wartości hematokrytu podczas leczenia empagliflozyną (patrz punkt 4.8). Należy obserwować pacjentów z wyraźnie podwyższonym hematokrytem i badać czy nie występuje u nich choroba hematologiczna.
Przewlekła choroba nerek
Leczenie empagliflozyną może być bardziej skuteczne u pacjentów z albuminurią.
Choroba naciekowa lub kardiomiopatia Takotsubo
Nie prowadzono specyficznych badań u pacjentów z chorobą naciekową lub kardiomiopatią Takotsubo. Z tego powodu nie określono skuteczności u tych pacjentów.
Laboratoryjna analiza moczu
Z uwagi na mechanizm działania produktu Empelic, pacjenci przyjmujący go będą mieć dodatni wynik testu na zawartość glukozy w moczu.
Wpływ na badanie stężenia 1,5-anhydroglucitolu (1,5-AG)
Nie zaleca się monitorowania kontroli glikemii za pośrednictwem badania stężenia 1,5-AG, ponieważ oznaczanie stężenia 1,5-AG nie jest miarodajne w ocenie kontroli glikemii u pacjentów przyjmujących inhibitory SGLT2. Zaleca się stosowanie innych metod monitorowania kontroli glikemii.
Sód
Każda tabletka zawiera mniej niż 1 mmol (23 mg) sodu, to znaczy lek uznaje się za „wolny od sodu”.
4.5 Interakcje z innymi produktami leczniczymi i inne rodzaje interakcji
Interakcje farmakodynamiczne
Leki moczopędne
Empagliflozyna może zwiększyć moczopędne działanie diuretyków tiazydowych i pętlowych oraz może zwiększyć ryzyko odwodnienia i niedociśnienia (patrz punkt 4.4).
Insulina i substancje pobudzające wydzielanie insuliny
Insulina i substancje pobudzające wydzielanie insuliny, takie jak pochodne sulfonylomocznika, mogą zwiększyć ryzyko hipoglikemii. W związku z tym, konieczne może być zmniejszenie dawki insuliny lub substancji pobudzającej wydzielanie insuliny w razie stosowania w skojarzeniu z empagliflozyną, w celu zmniejszenia ryzyka hipoglikemii (patrz punkty 4.2 i 4.8).
Interakcje farmakokinetyczne
Wpływ innych produktów leczniczych na empagliflozynę
Dane z badań in vitro sugerują, że głównym szlakiem metabolizmu empagliflozyny u ludzi jest sprzęganie z kwasem glukuronowym przez urydyno-5'-difosfo-glukuronylotransferazy UGT1A3, UGT1A8, UGT1A9 i UGT2B7. Empagliflozyna jest substratem ludzkich transporterów wychwytu nerkowego OAT3, OATP1B1 i OATP1B3, ale nie OAT1 ani OCT2. Empagliflozyna jest substratem glikoproteiny P (P-gp) i białka oporności raka sutka (BCRP).
Jednoczesne podawanie empagliflozyny i probenecydu, inhibitora enzymów UGT i OAT3, spowodowało zwiększenie o 26% maksymalnego stężenia empagliflozyny w osoczu (Cmax) i zwiększenie o 53% pola powierzchni pod krzywą (AUC). Zmiany te nie zostały uznane za znaczące klinicznie.
Nie badano wpływu indukcji UGT (np. indukcji spowodowanej ryfampicyną lub fenytoiną) na empagliflozynę. Nie zaleca się jednoczesnego leczenia produktami leczniczymi o znanym działaniu indukującym enzymy UGT z uwagi na ryzyko zmniejszenia skuteczności. W razie konieczności jednoczesnego podawania produktu leczniczego o działaniu indukującym enzymy UGT należy monitorować kontrolę glikemii, aby ocenić odpowiedź na produkt leczniczy Empelic.
Badanie interakcji z gemfibrozylem, inhibitorem transporterów OAT3 i OATP1B1/1B3 w warunkach in vitro wykazało zwiększenie Cmax empagliflozyny o 15%, a AUC o 59% po jednoczesnym podaniu. Zmiany te nie zostały uznane za znaczące klinicznie.
Zahamowanie transporterów OATP1B1/1B przez jednoczesne podawanie ryfampicyny spowodowało zwiększenie Cmax o 75% i AUC empagliflozyny o 35%. Zmiany te nie zostały uznane za znaczące klinicznie.
Ekspozycja na empagliflozynę była podobna w przypadku jednoczesnego podawania z werapamilem, inhibitorem P-gp, i bez werapamilu, co wskazuje, że hamowanie P-gp nie ma klinicznie znaczącego wpływu na empagliflozynę.
Badania interakcji sugerują, że na farmakokinetykę empagliflozyny nie ma wpływu jednoczesne podawanie metforminy, glimepirydu, pioglitazonu, sitagliptyny, linagliptyny, warfaryny, werapamilu, ramiprylu, simwastatyny, torasemidu ani hydrochlorotiazydu.
Wpływ empagliflozyny na inne produkty lecznicze
Empagliflozyna może zwiększać wydalanie litu przez nerki i stężenie litu we krwi może ulec zmniejszeniu. Po rozpoczęciu stosowania empagliflozyny i po zmianach dawki należy częściej sprawdzać stężenie litu w surowicy. Należy skierować pacjenta do lekarza przepisującego lit, aby monitorować stężenie litu w surowicy.
Wyniki badań in vitro wskazują, że empagliflozyna nie hamuje, inaktywuje ani nie indukuje izoform CYP450. Empagliflozyna nie hamuje UGT1A1, UGT1A3, UGT1A8, UGT1A9 ani UGT2B7. W związku z tym interakcje obejmujące główne izoformy CYP450 i UGT pomiędzy empagliflozyną a jednocześnie podawanymi substratami tych enzymów są uważane za bardzo mało prawdopodobne.
Empagliflozyna w dawkach leczniczych nie hamuje P-gp. Na podstawie badań w in vivo uważa się za bardzo mało prawdopodobne, by empagliflozyna powodowała interakcje z substancjami czynnymi będącymi substratami glikoproteiny P. Jednoczesne podawanie digoksyny, substratu P-gp, z empagliflozyną spowodowało zwiększenie AUC o 6% i zwiększenie Cmax digoksyny o 14%. Zmiany te nie zostały uznane za znaczące klinicznie.
Empagliflozyna nie hamuje ludzkich transporterów wychwytu nerkowego, takich jak OAT3, OATP1B1 i OATP1B3 w warunkach in vitro przy istotnych klinicznie stężeniach w osoczu, w związku z czym interakcje z substratami tych transporterów wychwytu nerkowego są uważane za bardzo mało prawdopodobne.
Badania interakcji obejmujące zdrowych ochotników sugerują, że empagliflozyna nie ma klinicznie znaczącego wpływu na farmakokinetykę metforminy, glimepirydu, pioglitazonu, sitagliptyny, linagliptyny, simwastatyny, warfaryny, ramiprylu, digoksyny, leków moczopędnych i doustnych środków antykoncepcyjnych.
Dzieci i młodzież
Badania dotyczące interakcji przeprowadzono wyłącznie u dorosłych.
4.6 Wpływ na płodność, ciążę i laktację
Ciąża
Brak danych dotyczących stosowania empagliflozyny u kobiet w okresie ciąży.
Badania na zwierzętach wykazały, że empagliflozyna przechodzi przez barierę łożyskową w bardzo ograniczonym stopniu w późnym okresie ciąży, ale nie wykazały bezpośredniego ani pośredniego szkodliwego wpływu na wczesny rozwój zarodkowy. Jednakże badania na zwierzętach wykazały niekorzystny wpływ na rozwój pourodzeniowy (patrz punkt 5.3). W celu zachowania ostrożności zaleca się unikanie stosowania produktu leczniczego Empelic w okresie ciąży.
Karmienie piersią
Nie ma danych dotyczących przenikania empagliflozyny do mleka ludzkiego.
Na podstawie dostępnych danych toksykologicznych dotyczących zwierząt stwierdzono przenikanie empagliflozyny do mleka. Nie można wykluczyć zagrożenia dla noworodków/dzieci. Produkt leczniczy Empelic nie powinien być stosowany podczas karmienia piersią.
Płodność
Nie przeprowadzono żadnych badań nad wpływem produktu Empelic na płodność ludzi. Badania na zwierzętach nie wykazały bezpośredniego ani pośredniego szkodliwego wpływu na płodność (patrz punkt 5.3).
4.7 Wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn
Produkt leczniczy Empelic wywiera niewielki wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn. Należy pouczyć pacjentów o konieczności zachowania środków ostrożności w celu uniknięcia hipoglikemii podczas prowadzenia pojazdów lub obsługiwania maszyn, zwłaszcza w razie stosowania produktu Empelic w skojarzeniu z pochodną sulfonylomocznika i (lub) insuliną.
4.8 Działania niepożądane
Podsumowanie profilu bezpieczeństwa stosowania
Cukrzyca typu 2
Łącznie 15 582 pacjentów z cukrzycą typu 2 wzięło udział w badaniach klinicznych oceniających bezpieczeństwo stosowania empagliflozyny, z czego 10 004 pacjentów otrzymywało empagliflozynę w monoterapii lub w skojarzeniu z metforminą, pochodną sulfonylomocznika, pioglitazonem, inhibitorami DPP-4 lub insuliną.
W sześciu badaniach przeprowadzonych z kontrolą placebo trwających od 18 do 24 tygodni wzięło udział 3 534 pacjentów, z których 1 183 otrzymywało placebo, a 2 351 - empagliflozynę. Ogólna częstość występowania zdarzeń niepożądanych u pacjentów leczonych empagliflozyną była podobna do częstości w grupie otrzymującej placebo. Najczęściej obserwowanym działaniem niepożądanym była hipoglikemia przy stosowaniu w skojarzeniu z pochodną sulfonylomocznika lub insuliną (patrz opis wybranych działań niepożądanych).
Niewydolność serca
Do badań EMPEROR włączono pacjentów z niewydolnością serca i zredukowaną frakcją wyrzutową (N=3 726) lub zachowaną frakcją wyrzutową (N=5 985), którzy otrzymywali leczenie 10 mg empagliflozyny lub placebo. U około połowy pacjentów występowała cukrzyca typu 2. Najczęściej zgłaszanym działaniem niepożądanym łącznie w badaniach EMPEROR-Reduced i EMPEROR-Preserved było zmniejszenie objętości płynów (10 mg empagliflozyny: 11,4%; placebo: 9,7%).
Przewlekła choroba nerek
W badaniu EMPA-KIDNEY wzięli udział pacjenci z przewlekłą chorobą nerek (N = 6 609) i otrzymywali 10 mg empagliflozyny lub placebo. Około 44% pacjentów było chorych na cukrzycę typu 2. Najczęstszymi zdarzeniami niepożądanymi w badaniu EMPA-KIDNEY były dna moczanowa (empagliflozyna 7,0% w porównaniu z placebo 8,0%) i ostre uszkodzenie nerek (empagliflozyna 2,8% w porównaniu z placebo 3,5%), które zgłaszano częściej u pacjentów przyjmujących placebo.
Ogólny profil bezpieczeństwa empagliflozyny był zasadniczo spójny w badanych wskazaniach.
Wykaz działań niepożądanych w postaci tabeli
W poniższej tabeli przedstawiono działania niepożądane - sklasyfikowane według grup układowonarządowych oraz według preferowanych terminów MedDRA – zgłaszane u pacjentów, którzy otrzymali empagliflozynę w badaniach prowadzonych z kontrolą placebo (Tabela 1).
Działania niepożądane są wymienione według bezwzględnej częstości występowania. Częstość występowania zdefiniowana jest następująco: bardzo często (≥1/10); często (≥1/100 do <1/10); niezbyt często (≥1/1 000 do <1/100); rzadko (≥1/10 000 do <1/1 000), bardzo rzadko (<1/10 000), nieznana (częstość nie może być określona na podstawie dostępnych danych).
Tabela 1: Wykaz działań niepożądanych (MedDRA) obserwowanych w badaniach prowadzonych z kontrolą placebo i zgłoszonych po wprowadzeniu empaglifozyny do obrotu, w postaci tabeli
| Klasyfikacja układów i narządów | Bardzo często | Często | Niezbyt często | Rzadko | Bardzo rzadko |
|---|---|---|---|---|---|
| Zakażenia i zarażenia pasożytnicze | kandydoza pochwy, zapalenie pochwy i sromu, zapalenie żołędzi i inne zakażenia narządów płciowycha, zakażenie dróg moczowych (w tym odmiedniczko -we zapalenie nerek i posocznica moczopochod -na)a | martwicze zapalenie powięzi krocza (zgorzel Fourniera)* | |||
| Zaburzenia metabolizmu i odżywiania | hipoglikemia (przy stosowaniu w skojarzeniu | pragnienie | cukrzycowa kwasica ketonowa* | ||
| z pochodną sulfonylo-mocznika lub insuliną)a | |||||
| Zaburzenia żołądka i jelit | zaparcie | ||||
| Zaburzenia skóry i tkanki podskórnej | świąd (uogólniony) wysypka | pokrzywka obrzęk naczynioru-chowy | |||
| Zaburzenia naczyniowe | zmniejszenie objętości płynówa | ||||
| Zaburzenia nerek i dróg moczowych | zwiększone oddawanie moczua | dyzuria | cewkowo-śród-miąższowe zapalenie nerek | ||
| Badania diagnostyczne | zwiększenie stężenia lipidów w surowicya | zwiększenie stężenia kreatyniny /zmniejszenie współczyn-nika filtracji kłębuszkoweja zwiększenie hematokrytua | |||
a patrz dodatkowe informacje podane poniżej
* patrz punkt 4.4
Opis wybranych działań niepożądanych
Hipoglikemia
Częstość występowania hipoglikemii zależała od leczenia podstawowego stosowanego w poszczególnych badaniach i była podobna jak po zastosowaniu placebo u pacjentów stosujących empagliflozynę w monoterapii, jako leczenie skojarzone z metforminą, jako leczenie skojarzone z pioglitazonem w skojarzeniu z metforminą lub bez niej, jako leczenie skojarzone z linagliptyną i metforminą, jako leczenie dodane do terapii standardowej oraz w razie stosowania skojarzenia empagliflozyny z metforminą u nieleczonych uprzednio pacjentów w porównaniu z pacjentami leczonymi osobnymi lekami empagliflozyną i metforminą. Zwiększoną częstość zaobserwowano w przypadku stosowania jako leczenie skojarzone z metforminą i pochodnymi sulfonylomocznika (10 mg empagliflozyny: 16,1%; 25 mg empagliflozyny: 11,5%; placebo: 8,4%), jako leczenie skojarzone z insuliną podstawową w skojarzeniu z metforminą lub bez niej oraz w skojarzeniu z pochodną sulfonylomocznika lub bez niego (10 mg empagliflozyny: 19,5%; 25 mg empagliflozyny: 28,4%; placebo: 20,6% w ciągu pierwszych 18 tygodni leczenia, gdy nie można było dostosowywać dawki insuliny; 10 mg i 25 mg empagliflozyny: 36,1%; placebo: 35,3% w ciągu 78 tygodni badania) i jako leczenie skojarzone z insuliną MDI w skojarzeniu z metforminą lub bez niej (empagliflozyna 10 mg: 39,8%, empagliflozyna 25 mg: 41,3%, placebo: 37,2% podczas pierwszych 18 tygodni leczenia, gdy nie można było dostosować dawki insuliny; empagliflozyna 10 mg: 51,1%, empagliflozyna 25 mg: 57,7%, placebo: 58% w ciągu 52 tygodni badania).
W badaniach niewydolności serca EMPEROR obserwowano podobną częstość występowania hipoglikemii podczas stosowania w skojarzeniu z sulfonylomocznikiem lub insuliną (10 mg empagliflozyny: 6,5%; placebo: 6,7%).
Ciężka hipoglikemia (zdarzenia wymagające interwencji)
Nie zaobserwowano zwiększenia częstości występowania ciężkiej hipoglikemii przy stosowaniu empagliflozyny w porównaniu do placebo, w monoterapii, w leczeniu skojarzonym z metforminą, w leczeniu skojarzonym z metforminą i pochodną sulfonylomocznika, w leczeniu skojarzonym z pioglitazonem w skojarzeniu z metforminą lub bez niej, w leczeniu skojarzonym z linagliptyną i metforminą, jako leczenie dodane do terapii standardowej oraz w razie stosowania skojarzenia empagliflozyny z metforminą u nieleczonych uprzednio pacjentów w porównaniu z pacjentami leczonymi osobnymi lekami empagliflozyną i metforminą. Zwiększoną częstość zaobserwowano w przypadku stosowania jako leczenie skojarzone z insuliną podstawową w skojarzeniu z metforminą lub bez niej oraz w skojarzeniu z pochodną sulfonylomocznika lub bez niego (10 mg empagliflozyny: 0%; 25 mg empagliflozyny: 1,3%; placebo: 0% w ciągu pierwszych 18 tygodni leczenia, gdy nie można było dostosowywać dawki insuliny; 10 mg empagliflozyny: 0%; 25 mg empagliflozyny: 1,3%; placebo: 0% w ciągu 78 tygodni badania) i jako leczenie skojarzone z insuliną MDI w skojarzeniu z metforminą lub bez niej (empagliflozyna 10 mg: 0,5%, empagliflozyna 25 mg: 0,5%, placebo: 0,5% podczas pierwszych 18 tygodni leczenia, gdy nie można było dostosować dawki insuliny; empagliflozyna 10 mg: 1,6%, empagliflozyna 25 mg: 0,5%, placebo: 1,6% w ciągu 52 tygodni badania).
W badaniach dotyczących niewydolności serca EMPEROR ciężką hipoglikemię obserwowano z podobną częstością występowania u pacjentów z cukrzycą podczas leczenia empagliflozyną i placebo w skojarzeniu z sulfonylomocznikiem lub insuliną (10 mg empagliflozyny: 2,2%, placebo: 1,9%).
Kandydoza pochwy, zapalenie pochwy i sromu, zapalenie żołędzi i inne zakażenia narządów płciowych
Kandydoza pochwy, zapalenie pochwy i sromu, zapalenie żołędzi i inne zakażenia narządów płciowych były obserwowane częściej u pacjentów leczonych empagliflozyną (10 mg empagliflozyny: 4,0%; 25 mg empagliflozyny: 3,9%) w porównaniu z pacjentami otrzymującymi placebo (1,0%). Zakażenia takie obserwowano częściej u kobiet leczonych empagliflozyną w porównaniu z placebo. Różnica ta była mniej wyraźna w przypadku mężczyzn. Zakażenia narządów płciowych miały nasilenie łagodne lub umiarkowane.
W badaniach dotyczących niewydolności serca EMPEROR częstość występowania tego typu zakażeń była większa u pacjentów z cukrzycą (10 mg empagliflozyny: 2,3%; placebo: 0,8%) niż u pacjentów bez cukrzycy (10 mg empagliflozyny: 1,7%; placebo: 0,7%) w trakcie leczenia empagliflozyną w porównaniu z placebo.
Zgłaszano przypadki stulejki/nabytej stulejki towarzyszącej infekcjom narządów płciowych i w niektórych przypadkach konieczne było obrzezanie.
Zwiększone oddawanie moczu
Zwiększone oddawanie moczu (obejmujące określone wcześniej takie terminy jak częstomocz, wielomocz i oddawanie moczu w nocy) były obserwowane częściej u pacjentów leczonych empagliflozyną (10 mg empagliflozyny: 3,5%; 25 mg empagliflozyny: 3,3%) w porównaniu z pacjentami otrzymującymi placebo (1,4%). Zwiększone oddawanie moczu miało przeważnie nasilenie łagodne lub umiarkowane. Obserwowana częstość oddawania moczu w nocy była podobna dla empagliflozyny i dla placebo (<1%).
W badaniach niewydolności serca EMPEROR zwiększone oddawanie moczu obserwowano z podobną częstością występowania u pacjentów leczonych empagliflozyną i placebo (10 mg empagliflozyny: 0,9%, placebo: 0,5%).
Zakażenie dróg moczowych
Ogólna częstość występowania zakażeń dróg moczowych zgłaszanych jako zdarzenie niepożądane była podobna u pacjentów otrzymujących 25 mg empagliflozyny i placebo (7,0% i 7,2%), i wyższa u pacjentów otrzymujących 10 mg empagliflozyny (8,8%). Podobnie jak w przypadku placebo, zakażenia dróg moczowych były zgłaszane częściej u pacjentów leczonych empagliflozyną z przewlekłymi lub nawracającymi zakażeniami dróg moczowych w wywiadzie. Nasilenie (łagodne, umiarkowane, ciężkie) zakażenia dróg moczowych było podobne u pacjentów otrzymujących empagliflozynę i placebo. Zakażenia dróg moczowych były zgłaszane częściej u kobiet leczonych empagliflozyną w porównaniu z placebo; nie było takiej różnicy w przypadku mężczyzn.
Zmniejszenie objętości płynów
Ogólna częstość występowania zmniejszenia objętości płynów (obejmującego określone wcześniej takie terminy jak spadek ciśnienia krwi (określony ambulatoryjnie), spadek skurczowego ciśnienia krwi, odwodnienie, niedociśnienie, hipowolemia, hipotonia ortostatyczna oraz omdlenie) była podobna u pacjentów otrzymujących empagliflozynę (10 mg empagliflozyny: 0,6%; 25 mg empagliflozyny: 0,4%) i placebo (0,3%). Częstość występowania zmniejszenia objętości płynów była zwiększona u pacjentów w wieku 75 lat i starszych leczonych empagliflozyną (10 mg empagliflozyny: 2,3%; 25 mg empagliflozyny: 4,3%) w porównaniu z pacjentami otrzymującymi placebo (2,1%).
Zwiększenie stężenia kreatyniny we krwi/obniżenie współczynnika filtracji kłębuszkowej
Ogólna częstość występowania przypadków zwiększenia stężenia kreatyniny we krwi i obniżenie współczynnika filtracji kłębuszkowej była podobna u pacjentów otrzymujących empagliflozynę lub placebo (zwiększenie stężenia kreatyniny: empagliflozyna 10 mg 0,6%, empagliflozyna 25 mg 0,1%, placebo 0,5%; zmniejszenie szybkości filtracji kłębuszkowej; empagliflozyna 10 mg 0,1%, empagliflozyna 25 mg 0%, placebo 0,3%).
Występujące początkowo zwiększenie stężenia kreatyniny we krwi i obniżenie współczynnika filtracji kłębuszkowej u pacjentów leczonych empagliflozyną jako terapią uzupełniającą leczenie metforminą zwykle ustępowało w trakcie ciągłego leczenia lub było odwracalne po zakończeniu leczenia tym lekiem.
Konsekwentnie w badaniu EMPA-REG OUTCOME u pacjentów leczonych empagliflozyną obserwowano występujący początkowo spadek eGFR (średnia: 3 ml/min/1,73 m2). Następnie wartość eGFR utrzymywała się w czasie trwania leczenia. Średnia wartość eGFR powracała do wartości początkowej po zakończeniu leczenia, co sugeruje, że w patogenezie tych zmian czynnościowych nerek mogą odgrywać rolę ostre zmiany hemodynamiczne. Zjawisko to było również obserwowane w badaniach niewydolności serca EMPEROR i badaniu EMPA-KIDNEY.
Zwiększenie stężenia lipidów w surowicy
Średnie zwiększenie procentowe od punktu początkowego dla 10 mg i 25 mg empagliflozyny w porównaniu z placebo wynosiło odpowiednio dla cholesterolu całkowitego 4,9% i 5,7% w porównaniu z 3,5%; dla cholesterolu HDL 3,3% i 3,6% w porównaniu z 0,4 %; dla cholesterolu LDL 9,5% i 10,0% w porównaniu z 7,5%; dla trójglicerydów 9,2% i 9,9% w porównaniu z 10,5%.
Zwiększenie wartości hematokrytu
Średnia zmiana wartości hematokrytu od punktu początkowego wynosiła odpowiednio 3,4% i 3,6% dla 10 mg i 25 mg empagliflozyny w porównaniu z 0,1% dla placebo. W badaniu EMPA-REG Outcome wartości hematokrytu powróciły do wartości wyjściowych po 30-dniowym okresie kontroli po zakończeniu leczenia.
Dzieci i młodzież
W badaniu DINAMO leczonych było 157 dzieci w wieku 10 lat i starszych z cukrzycą typu 2, spośród których 52 pacjentów otrzymywało empagliflozynę, 52 pacjentów linagliptynę, a 53 pacjentów placebo (patrz punkt 5.1).
Podczas fazy kontrolowanej placebo najczęstszym działaniem niepożądanym była hipoglikemia, przy czym ogólne odsetki pacjentów były większe w zbiorczej analizie grup przyjmujących empagliflozynę w porównaniu z placebo (10 mg i 25 mg empagliflozyny, łącznie: 23,1%, placebo: 9,4%). Żadne z tych zdarzeń nie były ciężkie ani nie wymagały interwencji.
Ogółem profil bezpieczeństwa stosowania u dzieci był podobny do profilu bezpieczeństwa stosowania u dorosłych z cukrzycą typu 2.
Zgłaszanie podejrzewanych działań niepożądanych
Po dopuszczeniu produktu leczniczego do obrotu istotne jest zgłaszanie podejrzewanych działań niepożądanych. Umożliwia to nieprzerwane monitorowanie stosunku korzyści do ryzyka stosowania produktu leczniczego. Osoby należące do fachowego personelu medycznego powinny zgłaszać wszelkie podejrzewane działania niepożądane za pośrednictwem Departamentu Monitorowania Niepożądanych Działań Produktów Leczniczych Urzędu Rejestracji Produktów Leczniczych, Wyrobów Medycznych i Produktów Biobójczych
Al. Jerozolimskie 181C
02-222 Warszawa
Tel.: + 48 22 49-21-301
Faks: +48 22 49-21-309
Strona internetowa: https://smz.ezdrowie.gov.pl.
Działania niepożądane można zgłaszać również podmiotowi odpowiedzialnemu.
4.9 Przedawkowanie
Objawy
W kontrolowanych badaniach klinicznych nie wykazano żadnego działania toksycznego przy podawaniu jednorazowej dawki do 800 mg empagliflozyny zdrowym ochotnikom oraz wielokrotnym podawaniu dawek do 100 mg empagliflozyny pacjentom z cukrzycą typu 2. Empagliflozyna zwiększała wydalanie glukozy z moczem, zwiększając objętość wydalanego moczu. Zaobserwowane zwiększenie objętości moczu nie zależy od dawki i nie jest znaczące klinicznie. Nie ma doświadczenia w stosowaniu dawek powyżej 800 mg u ludzi.
Leczenie
W przypadku przedawkowania należy wdrożyć leczenie odpowiednie do stanu klinicznego pacjenta.
Nie badano możliwości usuwania empagliflozyny drogą hemodializy.
5. WŁAŚCIWOŚCI FARMAKOLOGICZNE
5.1 Właściwości farmakodynamiczne
Grupa farmakoterapeutyczna: Leki stosowane w cukrzycy, inhibitory kotransportera sodowo-glukozowego 2 (SGLT2), kod ATC: A10BK03
Mechanizm działania
Empagliflozyna jest odwracalnym, silnym (IC50 wynosi 1,3 nmol) i selektywnym konkurencyjnym inhibitorem kotransportera sodowo-glukozowego 2 (SGLT2). Empagliflozyna nie hamuje innych transporterów glukozy ważnych dla transportu glukozy do tkanek obwodowych i jest 5 000 razy bardziej selektywna wobec SGLT2 niż wobec SGLT1, głównego transportera odpowiedzialnego za wchłanianie glukozy z jelita. SGLT2 ulega dużej ekspresji w nerkach, natomiast jego ekspresja w innych tkankach jest mała lub zerowa. Odpowiedzialny jest, jako najważniejszy transporter, za resorpcję glukozy z przesączu kłębuszkowego z powrotem do krwiobiegu. U pacjentów z cukrzycą typu 2 i hiperglikemią większa ilość glukozy ulega filtracji i resorpcji.
Empagliflozyna poprawia kontrolę glikemii u pacjentów z cukrzycą typu 2 przez zmniejszanie wchłaniania zwrotnego glukozy w nerkach. Ilość glukozy usuniętej przez nerki przez taki mechanizm wydalania z moczem zależy od stężenia glukozy we krwi oraz wartości GFR. Hamowanie SGLT2 u pacjentów z cukrzycą typu 2 i hiperglikemią powoduje wydalanie nadmiaru glukozy z moczem. Ponadto rozpoczęcie leczenia empagliflozyną powoduje zwiększone wydalanie sodu, co prowadzi do diurezy osmotycznej i zmniejszenia objętości wewnątrznaczyniowej.
U pacjentów z cukrzycą typu 2 wydalanie glukozy z moczem zwiększa się natychmiast po podaniu pierwszej dawki empagliflozyny i utrzymuje się przez 24-godzinny okres pomiędzy kolejnymi dawkami. Zwiększone wydalanie glukozy z moczem utrzymywało się na koniec 4-tygodniowego okresu leczenia, osiągając przeciętnie około 78 g/dobę. Zwiększone wydalanie glukozy z moczem powodowało natychmiastowe zmniejszenie stężenia glukozy w osoczu pacjentów z cukrzycą typu 2.
Empagliflozyna poprawia stężenie glukozy w osoczu zarówno na czczo, jak i po posiłku. Mechanizm działania empagliflozyny jest niezależny od czynności komórek beta i działania insuliny, w związku z czym wiąże się z małym ryzykiem hipoglikemii. Zaobserwowano poprawę zastępczych wskaźników oceny czynności komórek beta, w tym modelu oceny homeostazy (HOMA-β, ang. Homeostasis Model Assessment– β). Ponadto wydalanie glukozy z moczem wywoływało utratę kalorii, co wiązało się z ubytkiem tkanki tłuszczonej i zmniejszeniem masy ciała. Glukozuria obserwowana podczas leczenia empagliflozyną wiąże się z diurezą, co może przyczynić się do trwałego i umiarkowanego zmniejszenia ciśnienia krwi.
Empagliflozyna zmniejsza również wchłanianie zwrotne sodu i zwiększa dostarczanie sodu do kanalika dalszego. Może to wpływać na kilka czynności fizjologicznych, w tym między innymi na zwiększenie sprzężenia zwrotnego kanalikowo-kłębuszkowego i zmniejszenie ciśnienia wewnątrzkłębuszkowego, zmniejszając obciążenie wstępne i następcze serca oraz hamując aktywność układu współczulnego oraz zmniejszenie napięcia ściany lewej komory, o czym świadczą niższe wartości NT-proBNP, co może mieć korzystny wpływ na przebudowę serca, ciśnienie napełniania i funkcję rozkurczową, jak również zachowanie struktury i czynności nerek. Inne działania, takie jak zwiększenie hematokrytu, zmniejszenie masy ciała i obniżenie ciśnienia tętniczego krwi, mogą dodatkowo przyczynić się do korzystnego wpływu na serce i nerki.
Skuteczność kliniczna i bezpieczeństwo stosowania
Cukrzyca typu 2
Poprawa kontroli glikemii, jak również zmniejszenie zachorowalności i śmiertelności z przyczyn sercowo-naczyniowych stanowią zasadnicze elementy postępowania w cukrzycy typu 2.
Skuteczność w odniesieniu do kontroli glikemii i wpływ na układ sercowo-naczyniowy oceniana była u łącznie 14 663 pacjentów z cukrzycą typu 2, którzy byli leczeni w dwunastu badaniach prowadzonych metodą podwójnie ślepej próby kontrolowanych placebo i lekiem aktywnym, z których 9 295 otrzymywało empagliflozynę (10 mg empagliflozyny: 4 165 pacjentów; 25 mg empagliflozyny: 5 130 pacjentów). Okres leczenia w pięciu badaniach wynosił 24 tygodnie; rozszerzenia tych badań oraz inne badania umożliwiły ekspozycję pacjentów na empagliflozynę przez okres do 102 tygodni.
Leczenie empagliflozyną w monoterapii oraz w skojarzeniu z metforminą, pioglitazonem, pochodnymi sulfonylomocznika, inhibitorami DPP-4 i insuliną powodowało klinicznie znaczącą poprawę wartości HbA1c, stężenia glukozy w osoczu na czczo (FPG, ang. fasting plasma glucose), masy ciała oraz skurczowego i rozkurczowego ciśnienia krwi. Podawanie empagliflozyny w dawce 25 mg przyniosło większy odsetek pacjentów osiągających docelową wartość HbA1c <7% i mniejszą liczbę pacjentów wymagających ratunkowego leczenia hipoglikemizującego w porównaniu z podawaniem 10 mg empagliflozyny i placebo. Większa początkowa wartość HbA1c była związana z większym spadkiem HbA1c. Ponadto empagliflozyna dodana do standardowego leczenia zmniejszyła śmiertelność z przyczyn sercowo-naczyniowych u pacjentów z cukrzycą typu 2 i utrwaloną chorobą układu krążenia.
Monoterapia
Skuteczność i bezpieczeństwo stosowania empagliflozyny w monoterapii oceniano w trwającym 24 tygodnie badaniu kontrolowanym placebo, prowadzonym metodą podwójnie ślepej próby obejmującym nieleczonych uprzednio pacjentów. Leczenie empagliflozyną spowodowało znamienne statystycznie (p <0,0001) zmniejszenie wartości HbA1c w porównaniu z placebo (Tabela 2) oraz znaczące klinicznie zmniejszenie FPG.
W zaplanowanej z góry analizie pacjentów (N = 201) z początkową wartością HbA1c ≥8,5%, leczenie empagliflozyną 10 mg spowodowało zmniejszenie HbA1c z wartości wyjściowej -1,44%, -1,43% dla 25 mg empagliflozyny i -1,04% dla sitagliptyny, oraz wzrost o 0,01%w przypadku placebo.
W rozszerzeniu tego badania kontrolowanego placebo, prowadzonego metodą podwójnie ślepej próby, zmniejszenie HbA1c, masy ciała i ciśnienia krwi utrzymywało się do Tygodnia 76.
Tabela 2: Ocena skuteczności empagliflozyny stosowanej w monoterapii w 24-tygodniowym badaniu kontrolowanym placeboa
| Placebo | Empagliflozyna | Sytagliptyna | |||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| 10 mg | 25 mg | 100 mg | |||||||||||||||
| N | 228 | 224 | 224 | 223 | |||||||||||||
| HbA1c (%) | |||||||||||||||||
| Wartość początkowa (średnia) | 7,91 | 7,87 | 7,86 | 7,85 | |||||||||||||
| Zmiana w stosunku do wartości początkowej1 | 0,08 | -0,66 | -0,78 | -0,66 | |||||||||||||
| Różnica względem placebo1 (97,5% CI) | -0,74* (-0,90; -0,57) | -0,85* (-1,01; -0,69) | -0,73 (-0,88; -0,59)3 | ||||||||||||||
| N | 208 | 204 | 202 | 200 | |||||||||||||
Pacjenci (%) osiągający HbA1c <7% z początkową wartością HbA1c ≥7%2 | 12,0 | 35,3 | 43,6 | 37,5 | |||||||||||||
| N | 228 | 224 | 224 | 223 | |||||||||||||
| Masa ciała (kg) | |||||||||||||||||
| Wartość początkowa (średnia) | 78,23 | 78,35 | 77,80 | 79,31 | |||||||||||||
| Zmiana w stosunku do wartości początkowej1 | -0,33 | -2,26 | -2,48 | 0,18 | |||||||||||||
| Różnica względem placebo1 (97,5% CI) | -1,93* (-2,48; -1,38) | -2,15* (-2,70;-1,60) | 0,52 (-0,04; 1,00)3 | ||||||||||||||
| N | 228 | 224 | 224 | 223 | |||||||||||||
| SBP (mmHg)4 | |||||||||||||||||
| Wartość początkowa (średnia) | 130,4 | 133,0 | 129,9 | 132,5 | |||||||||||||
| Zmiana w stosunku do wartości początkowej1 | -0,3 | -2,9 | -3,7 | 0,5 | |||||||||||||
| Różnica względem placebo1 (97,5% CI) | -2,6* (-5,2; -0,0) | -3,4* (-6,0; 0,9) | 0,8 (-1,4; 3,1)3 | ||||||||||||||
a Populacja pełnej analizy (FAS, ang. full analysis set) z zastosowaniem przeniesienia wyników ostatniej obserwacji (LOCF, ang. last observation carried forward) przed podaniem ratunkowego leczenia hipoglikemizującego
1 Średnia skorygowana wobec wartości początkowej
2 Nie oceniano pod kątem znamienności statystycznej w wyniku procedury sekwencyjnych testów potwierdzających
3 95% CI
4 LOCF, wartości ocenzurowane po zastosowaniu przeciwnadciśnieniowego leczenia ratunkowego
* wartość p <0,0001
Terapia skojarzona
Empagliflozyna jako terapia skojarzona z metforminą i pochodną sulfonylomocznika, pioglitazonem
Leczenie empagliflozyną jako leczenie skojarzone z metforminą, skojarzenia metforminy z pochodną sulfonylomocznika lub pioglitazonu w skojarzeniu z metforminą lub bez powodowało znamienne statystycznie (p <0,0001) zmniejszenie wartości HbA1c i masy ciała w porównaniu z placebo (Tabela 3). Ponadto spowodowało znaczące klinicznie zmniejszenie wartości FPG oraz skurczowego i rozkurczowego ciśnienia krwi w porównaniu z placebo.
W rozszerzeniach tych badań kontrolowanych placebo, prowadzonych metodą podwójnie ślepej próby, zmniejszenie HbA1c, masy ciała i ciśnienia krwi utrzymywało się do Tygodnia 76.
Tabela 3: Wyniki badania skuteczności w 24-tygodniowych badaniach kontrolowanych placeboa
| Leczenie uzupełniające do leczenia metforminą | |||
|---|---|---|---|
| Placebo | Empagliflozyna | ||
| 10 mg | 25 mg | ||
| N | 207 | 217 | 213 |
| HbA1c (%) | |||
| Wartość początkowa (średnia) | 7,90 | 7,94 | 7,86 |
| Zmiana od wartości początkowej1 | -0,13 | -0,70 | -0,77 |
| Różnica względem placebo1 (97,5% CI) | -0,57* (-0,72; -0,42) | -0,64* (-0,79; -0,48) | |
| N | 184 | 199 | 191 |
| Pacjenci (%) osiągający HbA1c <7% z początkową wartością HbA1c ≥7%2 | 12,5 | 37,7 | 38,7 |
| N | 207 | 217 | 213 |
| Masa ciała (kg) | |||
| Wartość początkowa (średnia) | 79,73 | 81,59 | 82,21 |
| Zmiana od wartości początkowej1 | -0,45 | -2,08 | -2,46 |
| Różnica względem placebo1 (97,5% CI) | -1,63* (-2,17; -1,08) | -2,01* (-2,56; -1,46) | |
| N | 207 | 217 | 213 |
| SBP (mmHg)2 | |||
| Wartość początkowa (średnia) | 128,6 | 129,6 | 130,0 |
| Zmiana od wartości początkowej1 | -0,4 | -4,5 | -5,2 |
| Różnica względem placebo1 (95% CI) | -4,1* (-6,2; -2,1) | -4,8* (-6,9; -2,7) | |
| Terapia skojarzona z metforminą i pochodną sulfonylomocznika | |||
| Placebo | Empagliflozyna | ||
| 10 mg | 25 mg | ||
| N | 225 | 225 | 216 |
| HbA1c (%) | |||
| Wartość początkowa (średnia) | 8,15 | 8,07 | 8,10 |
| Zmiana od wartości początkowej1 | -0,17 | -0,82 | -0,77 |
| Różnica względem placebo1 (97,5% CI) | -0,64* (-0,79; -0,49) | -0,59* (-0,74; -0,44) | |
| N | 216 | 209 | 202 |
| Pacjenci (%) osiągający HbA1c <7% z początkową wartością HbA1c ≥7%2 | 9,3 | 26,3 | 32,2 |
| N | 225 | 225 | 216 |
| Masa ciała (kg) | |||
| Wartość początkowa (średnia) | 76,23 | 77,08 | 77,50 |
| Zmiana od wartości początkowej1 | -0,39 | -2,16 | -2,39 |
| Różnica względem placebo1 (97,5% CI) | -1,76* (-2,25; -1,28) | -1,99* (-2,48; -1,50) | |
| N | 225 | 225 | 216 |
| SBP (mmHg)2 | |||
| Wartość początkowa (średnia) | 128,8 | 128,7 | 129,3 |
| Zmiana od wartości początkowej1 | -1,4 | -4,1 | -3,5 |
| Różnica względem placebo1 (95% CI) | -2,7 (-4,6; -0,8) | -2,1 (-4,0; -0,2) | |
| Terapia skojarzona z pioglitazonem +/- metforminą | |||
| Placebo | Empagliflozyna | ||
| 10 mg | 25 mg | ||
| N | 165 | 165 | 168 |
| HbA1c (%) | |||
| Wartość początkowa (średnia) | 8,16 | 8,07 | 8,06 |
| Zmiana od wartości początkowej1 | -0,11 | -0,59 | -0,72 |
| Różnica względem placebo1 (97,5% CI) | -0,48* (-0,69; -0,27) | -0,61* (-0,82; -0,40) | |
| N | 155 | 151 | 160 |
| Pacjenci (%) osiągający HbA1c <7% z początkową wartością HbA1c ≥7%2 | 7,7 | 24 | 30 |
| N | 165 | 165 | 168 |
| Masa ciała (kg) | |||
| Wartość początkowa (średnia) | 78,1 | 77,97 | 78,93 |
| Zmiana od wartości początkowej1 | 0,34 | -1,62 | -1,47 |
| Różnica względem placebo1 (97,5% CI) | -1,95* (-2,64; -1,27) | -1,81* (-2,49; -1,13) | |
| N | 165 | 165 | 168 |
| SBP (mmHg)3 | |||
| Wartość początkowa (średnia) | 125,7 | 126,5 | 126 |
| Zmiana od wartości początkowej1 | 0,7 | -3,1 | -4,0 |
| Różnica względem placebo1 (95% CI) | -3,9 (-6,23; -1,50) | -4,7 (-7,08; -2,37) | |
a Populacja pełnej analizy (FAS) z zastosowaniem przeniesienia wyników ostatniej obserwacji (LOCF) przed podaniem ratunkowego leczenia hipoglikemizującego
1 Średnia skorygowana wobec wartości początkowej
2 Nie oceniano pod kątem znamienności statystycznej w wyniku procedury sekwencyjnych testów potwierdzających
3 LOCF, wartości ocenzurowane po zastosowaniu przeciwnadciśnieniowego leczenia ratunkowego
* wartość p <0,0001
W skojarzeniu z metforminą u nieleczonych uprzednio pacjentów
Przeprowadzono trwające 24 tygodnie badanie o projekcie czynnikowym mające na celu ocenę skuteczności i bezpieczeństwa stosowania empagliflozyny u nieleczonych uprzednio pacjentów. Wykazano, że leczenie empagliflozyną w skojarzeniu z metforminą (5 mg i 500 mg; 5 mg i 1 000 mg; 12,5 mg i 500 mg oraz 12,5 mg i 1 000 mg podawane dwa razy na dobę) zapewniło statystycznie istotną poprawę wartości HbA1c (Tabela 4) i powodowało większe zmniejszenie stężenia glukozy w osoczu na czczo (w porównaniu do poszczególnych składników skojarzenia) i masy ciała (w porównaniu do metforminy).
Tabela 4: Wyniki oceny skuteczności po 24 tygodniach; porównanie empagliflozyny w skojarzeniu z metforminą wobec poszczególnych składników skojarzeniaa
| Empagliflozyna 10 mgb | Empagliflozyna 25 mgb | Metforminac | |||||||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
+ met 1 000 mgc | + met 2 000 mgc | bez met | + met 1 000 mgc | + met 2 000 mgc | bez met | 1 000 mg | 2 000 mg | ||||||||||||||
| N | 161 | 167 | 169 | 165 | 169 | 163 | 167 | 162 | |||||||||||||
| HbA1c (%) | |||||||||||||||||||||
| Wartość wyjściowa (średnia) | 8,68 | 8,65 | 8,62 | 8,84 | 8,66 | 8,86 | 8,69 | 8,55 | |||||||||||||
| Zmiana wobec w. wyjściowej1 | -1,98 | -2,07 | -1,35 | -1,93 | -2,08 | -1,36 | -1,18 | -1,75 | |||||||||||||
| Porównanie z empa (95% CI)1 | -0,63* (-0,86; -0,40) | -0,72* (-0,96; -0,49) | -0,57* (-0,81; -0,34) | -0,72* (-0,95; -0,48) | |||||||||||||||||
| Porównanie z metforminą (95% CI)1 | -0,79* (-1,03; -0,56) | -0,33* (-0,56; -0,09) | -0,75* (-0,98; -0,51) | -0,33* (-0,56; -0,10) | |||||||||||||||||
met = metformina;
empa = empagliflozyna
1 średnia skorygowana wobec wartości wyjściowej
a Analizy przeprowadzono na pełnej populacji (FAS) z zastosowaniem podejścia zaobserwowanych przypadków (OC)
b podawano w dwóch jednakowych dawkach na dobę, gdy stosowano w skojarzeniu z metforminą c podawano w dwóch jednakowych dawkach na dobę
* wartość p ≤0,0062 dla HbA1c
Empagliflozyna u pacjentów z niewystarczającą kontrolą glikemii przy leczeniu metforminą i linagliptyną
U pacjentów z niewystarczającą kontrolą glikemii w przypadku leczenia metforminą w skojarzeniu z linagliptyną w dawce 5 mg, stosowanie empagliflozyny w dawce zarówno 10 mg, jak i 25 mg spowodowało statystycznie (p <0,0001) znamienne zmniejszenie wartości HbA1c i masy ciała w porównaniu z placebo (
Tabela 5). Spowodowało to ponadto klinicznie znaczące zmniejszenie stężenia glukozy w osoczu na czczo (FPG) oraz skurczowego i rozkurczowego ciśnienia krwi w porównaniu z placebo.
Tabela 5: Parametry oceny skuteczności w 24-tygodniowym badaniu z kontrolą placebo pacjentów z niewystarczającą kontrolą glikemii w przypadku leczenia metforminą i linagliptyną w dawce 5 mg
| Leczenie skojarzone z metforminą i linagliptyną w dawce 5 mg | |||
|---|---|---|---|
| Placebo5 | Empagliflozyna6 | ||
| 10 mg | 25 mg | ||
| N | 106 | 109 | 110 |
| HbA1c (%)3 | |||
| Wartość wyjściowa (średnia) | 7,96 | 7,97 | 7,97 |
| Zmiana w stosunku do wartości wyjściowej1 | 0,14 | -0,65 | -0,56 |
| Różnica wobec placebo (95% CI) | -0,79* (-1,02; -0,55) | -0,70* (-0,93; -0,46) | |
| N | 100 | 100 | 107 |
| Pacjenci (%) uzyskujący wartość HbA1c <7% przy wartości wyjściowej HbA1c ≥7%2 | 17,0 | 37,0 | 32,7 |
| N | 106 | 109 | 110 |
| Masa ciała (kg)3 | |||
| Wartość wyjściowa (średnia) | 82,3 | 88,4 | 84,4 |
| Zmiana w stosunku do wartości wyjściowej1 | -0,3 | -3,1 | -2,5 |
| Różnica wobec placebo (95% CI) | -2,8* (-3,5; -2,1) | -2,2* (-2,9; -1,5) | |
| N | 106 | 109 | 110 |
| SBP (mmHg)4 | |||
| Wartość wyjściowa (średnia) | 130,1 | 130,4 | 131,0 |
| Zmiana w stosunku do wartości wyjściowej1 | -1,7 | -3,0 | -4,3 |
| Różnica wobec placebo (95% CI) | -1,3 (-4,2; 1,7) | -2,6 (-5,5; 0,4) | |
1 Średnia skorygowana wobec wartości wyjściowej
2 Nie oceniano pod kątem znamienności statystycznej; nie uwzględniono w procedurze testowania sekwencyjnego dla drugorzędnych kryteriów oceny końcowej
3 Model MMRM oparty na FAS (OS) obejmował wyjściową wartość HbA1c, wyjściową wartość eGRF (wg wzoru MDRD), obszar geograficzny, wizytę, schemat leczenia oraz interakcję schemat leczenia – wizyta. W przypadku masy ciała uwzględniono wartość wyjściową.
4 Model MMRM obejmował wyjściową wartość SBP i wyjściową wartość HbA1c jako liniowe współzmienne, wyjściową wartość eGFR oraz obszar geograficzny, wizytę, schemat leczenia oraz interakcję schemat leczenia – wizyta jako efekty stałe.
5 Pacjenci zrandomizowani do grupy otrzymującej placebo otrzymywali placebo i 5 mg linagliptyny oraz metforminę jako leczenie podstawowe.
6 Pacjenci zrandomizowani do grupy otrzymującej empagliflozynę 10 mg lub 25 mg otrzymywali empagliflozynę w dawce 10 mg lub 25 mg i 5 mg linagliptyny oraz metforminę jako leczenie podstawowe.
* wartość p <0,0001
W określonej z góry podgrupie pacjentów z wyjściową wartością HbA1c większą lub równą 8,5%, zmniejszenie wartości HbA1c wobec wartości wyjściowej wyniosło -1,3% w grupie otrzymującej empagliflozynę 10 mg lub 25 mg po 24 tygodniach (p <0,0001), w porównaniu z placebo.
Dane o stosowaniu empagliflozyny przez 24 miesiące jako leczenia skojarzone z metforminą w porównaniu z glimepirydem
W badaniu porównującym skuteczność i bezpieczeństwo stosowania empagliflozyny w dawce 25 mg z glimepirydem (w dawce do 4 mg na dobę) u pacjentów z niewystarczającą kontrolą glikemii przy stosowaniu samej metforminy, leczenie empagliflozyną podawaną codziennie spowodowało większe zmniejszenie HbA1c (Tabela 6) i znaczące klinicznie zmniejszenie FPG w porównaniu z glimepirydem. Empagliflozyna podawana codziennie spowodowała znamienne statystycznie zmniejszenie masy ciała, skurczowego i rozkurczowego ciśnienia krwi oraz obserwowano statystycznie znamiennie mniejszy odsetek pacjentów ze zdarzeniami hipoglikemicznymi w porównaniu z glimepirydem (2,5% dla empagliflozyny; 24,2% dla glimepirydu, p <0,0001).
Tabela 6: Wyniki badania skuteczności w 104 tygodniu badania z kontrolą aktywną porównującego empagliflozynę z glimepirydem jako leczenie dodane do metforminya
| Empagliflozyna 25 mg | Glimepirydb | |
|---|---|---|
| N | 765 | 780 |
| HbA1c (%) | ||
| Wartość początkowa (średnia) | 7,92 | 7,92 |
| Zmiana od wartości początkowej1 | -0,66 | -0,55 |
| Różnica względem glimepirydu1 (97,5% CI) | -0,11* (-0,20; -0,01) | |
| N | 690 | 715 |
| Pacjenci (%) osiągający HbA1c <7% z początkową wartością HbA1c ≥7%2 | 33,6 | 30,9 |
| N | 765 | 780 |
| Masa ciała (kg) | ||
| Wartość początkowa (średnia) | 82,52 | 83,03 |
| Zmiana od wartości początkowej1 | -3,12 | 1,34 |
Różnica względem glimepirydu1 (97,5% CI) | -4,46** (-4,87; -4,05) | |
| N | 765 | 780 |
| SBP (mmHg)2 | ||
| Wartość początkowa (średnia) | 133,4 | 133,5 |
| Zmiana od wartości początkowej1 | -3,1 | 2,5 |
Różnica względem glimepirydu1 (97,5% CI) | -5,6** (-7,0; -4,2) |
a Populacja pełnej analizy (FAS) z zastosowaniem przeniesienia wyników ostatniej obserwacji (LOCF) przed podaniem ratunkowego leczenia hipoglikemizującego
b Maksymalnie 4 mg glimepirydu
1 Średnia skorygowana wobec wartości początkowej
2 LOCF, wartości ocenzurowane po zastosowaniu przeciwnadciśnieniowego leczenia ratunkowego
* wartość p <0,0001 dla równoważności (non-inferiority) oraz wartość p = 0,0153 dla wyniku lepszego (superiority)
** wartość p <0,0001
Leczenie skojarzone z insuliną
Empagliflozyna jako leczenie skojarzone z insuliną podawaną wiele razy na dobę
Skuteczność i bezpieczeństwo stosowania empagliflozyny jako leczenia skojarzonego z insuliną podawaną wiele razy na dobę z lub bez metforminy oceniano w trwającym 52 tygodnie badaniu kontrolowanym placebo, prowadzonym metodą podwójnie ślepej próby. Podczas pierwszych 18 tygodni i ostatnich 12 tygodni badania dawka insuliny była utrzymywana na tym samym poziomie, ale w okresie od Tygodnia 19 do Tygodnia 40 była dostosowywana w celu osiągnięcia przedposiłkowego stężenia glukozy <100 mg/dl [5,5 mmol/l], i poposiłkowego stężenia glukozy <140 mg/dl [7,8 mmol/l].
W Tygodniu 18 empagliflozyna zapewniła znamienną statystycznie poprawę wartości HbA1c w porównaniu z placebo (Tabela 7).
W Tygodniu 52 leczenie empagliflozyną spowodowało znamienne statystycznie zmniejszenie wartości HbA1c i zmniejszenie dawki insuliny w porównaniu z placebo oraz zmniejszenie FPG i masy ciała.
Tabela 7: Wyniki badania skuteczności w tygodniu 18 i 52 -w badaniu kontrolowanym placebo oceniającym empagliflozynę jako leczenie skojarzone z insuliną podawaną wiele razy na dobę z lub bez metforminy
| Placebo | Empagliflozyna | ||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| 10 mg | 25 mg | ||||||||||||
| N | 188 | 186 | 189 | ||||||||||
| HbA1c (%) w Tygodniu 18 | |||||||||||||
| Wartość początkowa (średnia) | 8,33 | 8,39 | 8,29 | ||||||||||
| Zmiana od wartości początkowej1 | -0,50 | -0,94 | -1,02 | ||||||||||
| Różnica względem placebo1 (97,5% CI) | -0,44* (-0,61; -0,27) | -0,52* (-0,69; -0,35) | |||||||||||
| N | 115 | 119 | 118 | ||||||||||
| HbA1c (%) w Tygodniu 522 | |||||||||||||
| Wartość początkowa (średnia) | 8,25 | 8,40 | 8,37 | ||||||||||
| Zmiana od wartości początkowej1 | -0,81 | -1,18 | -1,27 | ||||||||||
| Różnica względem placebo1 (97,5% CI) | -0,38*** (-0,62; -0,13) | -0,46* (-0,70; -0,22) | |||||||||||
| N | 113 | 118 | 118 | ||||||||||
Pacjenci (%) z początkową wartością HbA1c ≥7% osiągający HbA1c <7% w Tygodniu 52 | 26,5 | 39,8 | 45,8 | ||||||||||
| N | 115 | 118 | 117 | ||||||||||
| Dawka insuliny (j.m./dobę) w Tygodniu 522 | |||||||||||||
| Wartość początkowa (średnia) | 89,94 | 88,57 | 90,38 | ||||||||||
| Zmiana od wartości początkowej1 | 10,16 | 1,33 | -1,06 | ||||||||||
| Różnica względem placebo1 (97,5% CI) | -8,83# (-15,69; -1,97) | -11,22** (-18,09; -4,36) | |||||||||||
| N | 115 | 119 | 118 | ||||||||||
| Masa ciała (kg) w Tygodniu 522 | |||||||||||||
| Wartość początkowa (średnia) | 96,34 | 96,47 | 95,37 | ||||||||||
| Zmiana od wartości początkowej1 | 0,44 | -1,95 | -2,04 | ||||||||||
| Różnica względem placebo1 (97,5% CI) | -2,39* (-3,54; -1,24) | -2,48* (-3,63; -1,33) | |||||||||||
1 Średnia skorygowana wobec wartości początkowej
2 Tygodnie 19-40: schemat leczenia ukierunkowany na cel z dostosowaniem dawki insuliny w celu osiągnięcia założonych stężeń glukozy (przedposiłkowe <100 mg/dl (5,5 mmol/l), poposiłkowe <140 mg/dl (7,8 mmol/l)
* wartość p <0,0001
** wartość p = 0,0003
*** wartość p = 0,0005
# wartość p = 0,0040
Empagliflozyna jako terapia skojarzona z insuliną podstawową
Skuteczność i bezpieczeństwo stosowania empagliflozyny jako leczenia skojarzonego z insuliną podstawową w skojarzeniu z metforminą i (lub) pochodną sulfonylomocznika, lub bez, oceniano w trwającym 78 tygodnie badaniu kontrolowanym placebo, prowadzonym metodą podwójnie ślepej próby. Podczas pierwszych 18 tygodni badania dawka insuliny była utrzymywana na tym samym poziomie, ale w okresie od Tygodnia 19 do Tygodnia 40 była dostosowywana w celu osiągnięcia wartości FPG <110 mg/dl w kolejnych 60 tygodniach.
W Tygodniu 18 empagliflozyna zapewniła znamienną statystycznie poprawę wartości HbA1c (Tabela 8).
W Tygodniu 78 empagliflozyna zapewniła znamienne statystycznie zmniejszenie wartości HbA1c oraz zmniejszenie dawki insuliny w porównaniu z placebo. Ponadto empagliflozyna spowodowała zmniejszenie FPG, masy ciała oraz ciśnienia krwi.
Tabela 8: Wyniki badania skuteczności w tygodniu 18 i 78 w badaniu kontrolowanym placebo oceniającym empagliflozynę jako leczenie skojarzone z insuliną podstawową z lub bez metforminy lub pochodnej sulfonylomocznikaa
| Placebo | Empagliflozyna 10 mg | Empagliflozyna 25 mg | ||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| N | 125 | 132 | 117 | |||||||||||
| HbA1c (%) w Tygodniu 18 | ||||||||||||||
| Wartość początkowa (średnia) | 8,10 | 8,26 | 8,34 | |||||||||||
| Zmiana od wartości początkowej1 | -0,01 | -0,57 | -0,71 | |||||||||||
Różnica względem placebo1 (97,5% CI) | -0,56* (-0,78; -0,33) | -0,70* (-0,93; -0,47) | ||||||||||||
| N | 112 | 127 | 110 | |||||||||||
| HbA1c (%) w Tygodniu 78 | ||||||||||||||
| Wartość początkowa (średnia) | 8,09 | 8,27 | 8,29 | |||||||||||
| Zmiana od wartości początkowej1 | -0,02 | -0,48 | -0,64 | |||||||||||
| Różnica względem placebo1 (97,5% CI) | -0,46* (-0,73; -0,19) | -0,62* (-0,90; -0,34) | ||||||||||||
| N | 112 | 127 | 110 | |||||||||||
| Dawka insuliny podstawowej (j.m./dobę)w Tygodniu 78 | ||||||||||||||
| Wartość początkowa (średnia) | 47,84 | 45,13 | 48,43 | |||||||||||
| Zmiana od wartości początkowej1 | 5,45 | -1,21 | -0,47 | |||||||||||
| Różnica względem placebo1 (97,5% CI) | -6,66** (-11,56; -1,77) | -5,92** (-11,00; -0,85) | ||||||||||||
a Populacja pełnej analizy (FAS) obejmująca pacjentów, którzy ukończyli udział w badaniu, z zastosowaniem przeniesienia wyników ostatniej obserwacji (LOCF) przed podaniem ratunkowego leczenia hipoglikemizującego
1 średnia skorygowana wobec wartości początkowej
* wartość p <0,0001
** wartość p <0,025
Pacjenci z zaburzeniem czynności nerek, dane z 52-tygodniowego badania prowadzonego z kontrolą placebo
Skuteczność i bezpieczeństwo stosowania empagliflozyny jako uzupełniającego leczenia przeciwcukrzycowego oceniano w trwającym 52 tygodnie badaniu prowadzonym metodą podwójnie ślepej próby z kontrolą placebo obejmującym pacjentów z zaburzeniem czynności nerek. Leczenie empagliflozyną spowodowało znamienne statystycznie zmniejszenie wartości HbA1c (Tabela 9) i znaczącą klinicznie poprawę wartości FPG w porównaniu do placebo w Tygodniu 24. Poprawa HbA1c, masy ciała i ciśnienia krwi utrzymywała się przez okres do 52 tygodni.
Tabela 9: Wyniki z 24 tygodnia badania z kontrolą placebo oceniającego empagliflozynę u pacjentów z zaburzeniem czynności nerek i cukrzycą typu 2a
| Placebo | Empagliflozyna 10 mg | Empagliflozyna 25 mg | Placebo | Empagliflozyna 25 mg | ||||||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| eGFR ≥60 do <90 ml/min/1,73 m² | eGFR ≥30 do <60 ml/min/1,73 m² | |||||||||||||||||||||
| N | 95 | 98 | 97 | 187 | 187 | |||||||||||||||||
| HbA1c (%) | ||||||||||||||||||||||
| Wartość początkowa (średnia) | 8,09 | 8,02 | 7,96 | 8,04 | 8,03 | |||||||||||||||||
| Zmiana od wartości początkowej1 | 0,06 | -0,46 | -0,63 | 0,05 | -0,37 | |||||||||||||||||
| Różnica względem placebo1 (95% CI) | -0,52* (-0,72; -0,32) | -0,68* (-0,88; -0,49) | -0,42* (-0,56; -0,28) | |||||||||||||||||||
| N | 89 | 94 | 91 | 178 | 175 | |||||||||||||||||
| Pacjenci (%) z początkowej wartością HbA1c ≥7% osiągający HbA1c <7%2 | 6,7 | 17,0 | 24,2 | 7,9 | 12,0 | |||||||||||||||||
| N | 95 | 98 | 97 | 187 | 187 | |||||||||||||||||
| Masa ciała (kg)2 | ||||||||||||||||||||||
| Wartość początkowa (średnia) | 86,00 | 92,05 | 88,06 | 82,49 | 83,22 | |||||||||||||||||
| Zmiana od wartości początkowej1 | -0,33 | -1,76 | -2,33 | -0,08 | -0,98 | |||||||||||||||||
| Różnica względem placebo1 (95% CI) | -1,43 (-2,09; -0,77) | -2,00 (-2,66; -1,34) | -0,91 (-1,41; -0,41) | |||||||||||||||||||
| N | 95 | 98 | 97 | 187 | 187 | |||||||||||||||||
| SBP (mmHg)2 | ||||||||||||||||||||||
| Wartość początkowa (średnia) | 134,69 | 137,37 | 133,68 | 136,38 | 136,64 | |||||||||||||||||
| Zmiana od wartości początkowej1 | 0,65 | -2,92 | -4,47 | 0,40 | -3,88 | |||||||||||||||||
| Różnica względem placebo1 (95% CI) | -3,57 (-6,86; -0,29) | -5,12 (-8,41; -1,82) | -4,28 (-6,88; -1,68) | |||||||||||||||||||
a Populacja pełnej analizy (FAS) z zastosowaniem przeniesienia wyników ostatniej obserwacji (LOCF) przed podaniem ratunkowego leczenia hipoglikemizującego
1 Średnia skorygowana wobec wartości początkowej
2 Nie oceniano pod kątem znamienności statystycznej w wyniku procedury sekwencyjnych testów potwierdzających
* p <0,0001
Wpływ na zdarzenia sercowo-naczyniowe i śmiertelność
W badaniu EMPA-REG OUTCOME prowadzonym metodą podwójnie ślepej próby z kontrolą placebo porównywano dawki 10 mg i 25 mg empagliflozyny łącznie, w porównaniu do placebo, dodane do leczenia standardowego u pacjentów z cukrzycą typu 2 i utrwaloną chorobą układu krążenia. W badaniu wzięło udział łącznie 7 020 pacjentów (przyjmujących empagliflozynę 10 mg: 2 345, przyjmujących empagliflozynę 25 mg: 2 342, przyjmujących placebo: 2 333), którzy byli obserwowani przez 3,1 roku (mediana). Średni wiek wynosił 63 lata, średnie stężenie HbA1c wynosiło 8,1%; 71,5% pacjentów stanowili mężczyźni. W punkcie początkowym 74% pacjentów było leczonych metforminą, 48% insuliną, a 43% pochodną sulfonylomocznika. U około połowy pacjentów w (52,2%) wartość eGFR wynosiła 60-90 ml/min/1,73 m2, 17,8% - 45-60 ml/min/1,73 m2 a 7,7% - 30-45 ml/min/1,73 m2.
W tygodniu 12 zaobserwowano skorygowaną średnią (SE) poprawę wartości HbA1c, wobec wartości początkowej, wynoszącą 0,11% (0,02) w grupie przyjmującej placebo oraz 0,65% (0,02) i 0,71% (0,02) w grupie przyjmującej, odpowiednio, 10 mg i 25 mg empagliflozyny. Po pierwszych 12 tygodniach kontrola glikemii została zoptymalizowana niezależnie od badanego leczenia. W związku z tym efekt ten został osłabiony w tygodniu 94, kiedy obserwowana skorygowana średnia (SE) poprawa wartości HbA1c wyniosła 0,08% (0,02) w grupie przyjmującej placebo oraz 0,50% (0,02) i 0,55% (0,02) w grupie przyjmującej, odpowiednio, 10 mg i 25 mg empagliflozyny.
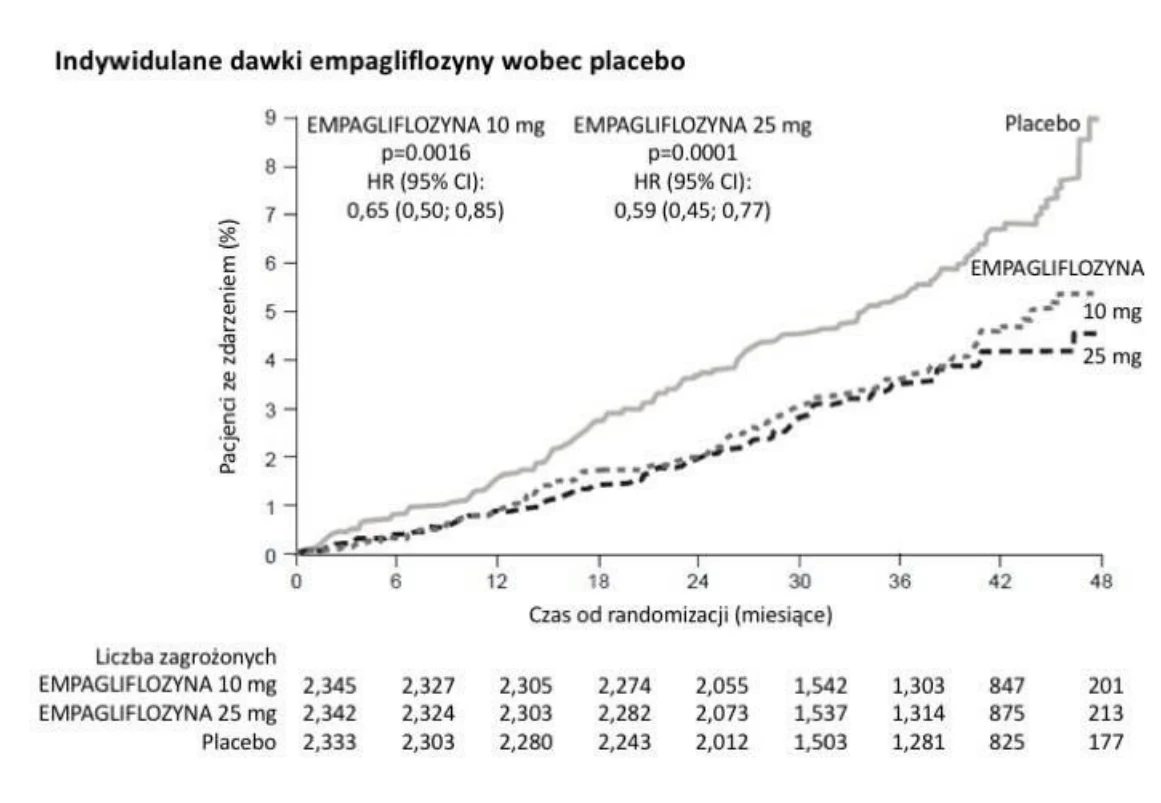
Wykazano przewagę empagliflozyny w zakresie zapobiegania występowaniu głównego złożonego kryterium oceny końcowej obejmującego zgon z przyczyn sercowo-naczyniowych, zawał mięśnia sercowego niezakończony zgonem i udar mózgu niezakończony zgonem w porównaniu z placebo. Wynik leczenia wyraził się znaczącym zmniejszeniem zgonów z przyczyn sercowo-naczyniowych bez istotnego wpływu na zawały mięśnia sercowego lub udary mózgu niezakończone zgonem. Redukcja zgonów z przyczyn sercowo-naczyniowych była porównywalna dla 10 mg i 25 mg empagliflozyny (Rycina 1) i została potwierdzona przez wydłużenie przeżycia całkowitego (Tabela 10). W badaniu EMPA-REG OUTCOME wpływ empagliflozyny na główne złożone kryterium oceny końcowej obejmujące zgon z przyczyn sercowo-naczyniowych, zawał mięśnia sercowego niezakończony zgonem i udar mózgu niezakończony zgonem był w znacznym stopniu niezależny od kontroli glikemii i czynności nerek (eGFR) oraz ogólnie spójny dla poszczególnych wartości eGFR aż do 30 ml/min/1,73 m2.
Skuteczność w zapobieganiu zgonom z przyczyn sercowo-naczyniowych nie została rozstrzygająco określona u pacjentów stosujących empagliflozynę jednocześnie z inhibitorami DPP-4 ani u pacjentów rasy czarnej z uwagi na ograniczoną reprezentację tych grup pacjentów w badaniu EMPA-REG OUTCOME.
Tabela 1: Wyniki leczenia w odniesieniu do złożonego głównego kryterium oceny końcowej, jego składowych i umieralnościa
| Placebo | Empagliflozynab | |
|---|---|---|
| N | 2 333 | 4 687 |
| Czas do pierwszego zdarzenia: zgon z przyczyn CV, MI niezakończony zgonem lub udar mózgu niezakończony zgonem) N (%) | 282 (12,1) | 490 (10,5) |
| Współczynnik ryzyka wobec placebo (95,02% CI)* | 0,86 (0,74; 0,99) | |
| wartość p dla przewagi | 0,0382 | |
| Zgon z przyczyn CV N (%) | 137 (5,9) | 172 (3,7) |
Współczynnik ryzyka wobec placebo (95% CI) | 0,62 (0,49; 0,77) | |
| wartość p | <0,0001 | |
| MI niezakończony zgonem N (%) | 121 (5,2) | 213 (4,5) |
Współczynnik ryzyka wobec placebo (95% CI) | 0,87 (0,70; 1.09) | |
| wartość p | 0,2189 | |
| Udar mózgu niezakończony zgonem N (%) | 60 (2,6) | 150 (3,2) |
Współczynnik ryzyka wobec placebo (95% CI) | 1,24 (0,92; 1.67) | |
| wartość p | 0,1638 | |
| Zgon z dowolnej przyczyny N (%) | 194 (8,3) | 269 (5,7) |
Współczynnik ryzyka wobec placebo (95% CI) | 0,68 (0.57; 0,82) | |
| wartość p | <0,0001 | |
| Zgon z przyczyn innych niż CV N (%) | 57 (2,4) | 97 (2,1) |
Współczynnik ryzyka wobec placebo (95% CI) | 0,84 (0,60; 1,16) |
CV = sercowo-naczyniowy, MI = zawał mięśnia sercowego
a Populacja leczona (TS), tzn. pacjenci, którzy otrzymali co najmniej jedną dawkę badanego leku.
b Dawki 10 mg i 25 mg empagliflozyny łącznie.
* Ze względu na to, że dane z badania zostały ujęte w analizie tymczasowej, stosuje się dwustronny przedział ufności 95,02% odpowiadający wartości p <0,0498 dla istotności.
Rycina 1: Czas do wystąpienia zgonu z przyczyn sercowo-naczyniowych w badaniu EMPA-REG OUTCOME
Niewydolność serca wymagająca hospitalizacji
W badaniu EMPA-REG OUTCOME empagliflozyna zmniejszała ryzyko niewydolności serca wymagającej hospitalizacji w porównaniu z placebo (empagliflozyna 2,7 %; placebo 4,1 %; HR 0,65; 95% CI 0,50; 0,85).
Nefropatia
W badaniu EMPA-REG OUTCOME współczynnik ryzyka (ang. hazard ratio – HR) czasu do wystąpienia pierwszego zdarzenia nefropatii wynosił 0,61 (95% CI 0,53; 0,70) dla empagliflozyny (12,7%) w porównaniu z placebo (18,8%).
Dodatkowo w przypadku empagliflozyny obserwowano częstsze (HR 1,82; 95% CI 1,40; 2,37) występowanie utrwalonej normo- lub mikroalbuminurii (49,7%) u pacjentów z początkową makroalbuminurią w porównaniu z placebo (28,8%).
Stężenie glukozy na czczo
W czterech badaniach z kontrolą placebo leczenie empagliflozyną w monoterapii, lub w terapii skojarzonej z metforminą, pioglitazonem lub metforminą z pochodną sulfonylomocznika spowodowało średnie zmiany wobec wartości wyjściowych, FPG, odpowiednio, o -20,5 mg/dl [-1,14 mmol/l] dla 10 mg empagliflozyny i -23,2 mg/dl [-1,29 mmol/l] dla 25 mg empagliflozyny w porównaniu z placebo (7,4 mg/dl [0,41 mmol/l]). Efekt ten obserwowano po 24 tygodniach. Utrzymywał się przez 76 tygodni.
Stężenie glukozy 2 godziny po posiłku
Leczenie empagliflozyną w terapii skojarzonej z metforminą lub metforminą i pochodną sulfonylomocznika spowodowało znaczące klinicznie zmniejszenie poposiłkowego stężenia glukozy po 2 godzinach (test tolerancji posiłku) po 24 tygodniach (w skojarzeniu z metforminą: placebo +5,9 mg/dl; 10 mg empagliflozyny: -46,0 mg/dl; 25 mg empagliflozyny: -44,6 mg/dl; w skojarzeniu z metforminą i pochodną sulfonylomocznika: placebo -2,3 mg/dl; 10 mg empagliflozyny: -35,7 mg/dl; 25 mg empagliflozyny: -36,6 mg/dl).
Pacjenci z wysoką początkową wartością HbA1c >10%
W zaplanowanej zbiorczej analizie trzech badań fazy 3 leczenie empagliflozyną w dawce 25 mg metodą otwartą pacjentów z ciężka hiperglikemią (n = 184, średnia początkowa wartość HbA1c 11,15%) spowodowało znaczące klinicznie zmniejszenie HbA1c o 3,27% w tygodniu 24 względem wartości początkowej; w badaniach tych nie podawano placebo ani empagliflozyny w dawce 10 mg.
Masa ciała
W zaplanowanej zbiorczej analizie czterech badań z kontrolą placebo leczenie empagliflozyną spowodowało zmniejszenie masy ciała (-0,24 kg dla placebo; -2,04 kg dla 10 mg empagliflozyny i -2,26 kg dla 25 mg empagliflozyny) w tygodniu 24, które utrzymało się do tygodnia 52 (-0,16 kg dla placebo; -1,96 kg dla 10 mg empagliflozyny i -2,25 kg dla 25 mg empagliflozyny).
Ciśnienie krwi
Skuteczność i bezpieczeństwo stosowania empagliflozyny oceniano w trwającym 12 tygodni badaniu kontrolowanym placebo, prowadzonym metodą podwójnie ślepej próby obejmującym pacjentów z cukrzycą typu 2 i wysokim ciśnieniem krwi stosujących różne leki przeciwcukrzycowe i maksymalnie 2 leki przeciwnadciśnieniowe. Leczenie empagliflozyną podawaną raz na dobę spowodowało znamienną statystycznie poprawę HbA1c i 24-godzinnego skurczowego i rozkurczowego ciśnienia krwi oznaczonego przez ambulatoryjne monitorowanie ciśnienia krwi (Tabela 11). Leczenie empagliflozyną spowodowało zmniejszenie SBP i DBP w pozycji siedzącej.
Tabela 2: Wyniki badania skuteczności w 12 tygodniu badania z kontrolą placebo oceniającego empagliflozynę u pacjentów z cukrzycą typu 2 i niekontrolowanym ciśnieniem krwia
| Placebo | Empagliflozyna | ||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|
| 10 mg | 25 mg | ||||||||||
| N | 271 | 276 | 276 | ||||||||
| HbA1c (%) w Tygodniu 121 | |||||||||||
| Wartość początkowa (średnia) | 7,90 | 7,87 | 7,92 | ||||||||
| Zmiana od wartości początkowej2 | 0,03 | -0,59 | -0,62 | ||||||||
| Różnica względem placebo2 (95% CI)2 | -0,62* (-0,72; -0,52) | -0,65* (-0,75; -0,55) | |||||||||
| 24-godzinne SBP w Tygodniu 123 | |||||||||||
| Wartość początkowa (średnia) | 131,72 | 131,34 | 131,18 | ||||||||
| Zmiana od wartości początkowej4 | 0,48 | -2,95 | -3,68 | ||||||||
| Różnica względem placebo4 (95% CI)4 | -3,44* (-4,78; -2,09) | -4,16* (-5,50; -2,83) | |||||||||
| 24-godzinne DBP w Tygodniu 123 | |||||||||||
| Wartość początkowa (średnia) | 75,16 | 75,13 | 74,64 | ||||||||
| Zmiana od wartości początkowej5 | 0,32 | -1,04 | -1,40 | ||||||||
| Różnica względem placebo5 (95% CI)5 | -1,36** (-2,15; 0,56) | -1,72* (-2,51; -0,93) | |||||||||
a Populacja pełnej analizy (FAS)
1 LOCF, wartości ocenzurowane po zastosowaniu przeciwcukrzycowego leczenia ratunkowego
2 Średnia skorygowana wobec początkowej wartości HbA1c, początkowej wartości eGFR, rejonu geograficznego oraz liczby stosowanych przeciwnadciśnieniowych produktów leczniczych
3 LOCF, wartości ocenzurowane po zastosowaniu przeciwcukrzycowego leczenia ratunkowego lub zmianie przeciwnadciśnieniowego leczenia ratunkowego
4 Średnia skorygowana wobec początkowej wartości SBP, początkowej wartości HbA1c, początkowej wartości eGFR, rejonu geograficznego oraz liczby stosowanych przeciwnadciśnieniowych produktów leczniczych
5 Średnia skorygowana wobec początkowej wartości DBP, początkowej wartości HbA1c, początkowej wartości eGFR, rejonu geograficznego oraz liczby stosowanych przeciwnadciśnieniowych produktów leczniczych
* wartość p <0,0001
** wartość p <0,001
W zaplanowanej zbiorczej analizie czterech badań z kontrolą placebo leczenie empagliflozyną spowodowało zmniejszenie skurczowego ciśnienia krwi (10 mg empagliflozyny: -3,9 mmHg; 25 mg empagliflozyny: -4,3 mmHg) w porównaniu z placebo (-0,5 mmHg) oraz rozkurczowego ciśnienia krwi (10 mg empagliflozyny: -1,8 mmHg; 25 mg empagliflozyny: -2,0 mmHg) w porównaniu z placebo (-0,5 mmHg) w Tygodniu 24, które utrzymywało się do Tygodnia 52.
Niewydolność serca
Empagliflozyna u pacjentów z niewydolnością serca i ze zredukowaną frakcją wyrzutową
W randomizowanym, prowadzonym metodą podwójnie ślepej próby badaniu z kontrolą placebo (EMPEROR-Reduced) wzięło udział 3 730 pacjentów z przewlekłą niewydolnością serca (stopnia II-IV wg klasyfikacji Nowojorskiego Towarzystwa Kardiologicznego [ang. New York Heart Association, NYHA]) i ze zredukowaną frakcją wyrzutową (LVEF ≤40%). Badanie miało na celu ocenę skuteczności i bezpieczeństwa stosowania 10 empagliflozyny raz na dobę, jako leczenie dodane do standardowej terapii niewydolności serca. Pierwszorzędowym punktem końcowym był czas do wystąpienia pierwszego, potwierdzonego zdarzenia: zgonu z przyczyn sercowo-naczyniowych (ang. cardiovascular, CV) lub hospitalizacji z powodu niewydolności serca (ang. hospitalisation for heart failure, HHF). W testach potwierdzających uwzględniono krzywe zmian częstości występowania potwierdzonych HHF (pierwszej i powtórnych) oraz wartości eGFR (CKD-EPI)cr od punktu początkowego. Leczenie niewydolności serca w punkcie początkowym badania obejmowało stosowanie inhibitorów ACE/antagonistów receptora angiotensyny/inhibitora receptora angiotensyny i neprylizyny (88,3%), beta blokerów (94,7%), antagonistów receptora mineralokortykosteroidowego (71,3%) i leków moczopędnych (95,0%).
Łącznie 1 863 pacjentów zrandomizowano do otrzymywania 10 mg empagliflozyny (placebo: 1 867) i objęto kontrolą przez medianę 15,7 miesięcy. Populacja badania składała się w 76,1% z mężczyzn i 23,9% z kobiet ze średnią wieku wynoszącą 66,8 lat (zakres: 25-94 lata); 26,8 pacjentów miało 75 lat lub więcej. 70,5% populacji badania było rasy białej, 18,0% azjatyckiej i 6,9% czarnej/afroamerykańskiej. W momencie randomizacji u 75,1% pacjentów występowała niewydolność serca klasy II wg klasyfikacji NYHA, u 24,4% klasy III, a u 0,5% klasy IV. Średnia wartość LVEF wynosiła 27,5%. W punkcie początkowym średnia wartość eGFR wynosiła 62,0 ml/min/1,73 m2, a mediana wartości wskaźnika albuminowo-kreatyninowego w moczu (ang. urinary albumin to creatinine ratio, UARC) wynosiła 22 mg/g. U około połowy pacjentów (51,7%) wartość eGFR wynosiła ≥60 ml/min/1,73 m2, u 24,1% od 45 do <60 ml/min/1,73 m2, u 18,6% od 30 do <45 ml/min/1,73 m2 i u 5,3% od 20 do <30 ml/min/1,73 m2.
Empagliflozyna była bardziej skuteczna w zmniejszaniu ryzyka wystąpienia pierwszorzędowego złożonego punktu końcowego obejmującego zgon z przyczyn sercowo-naczyniowych lub hospitalizację z powodu niewydolności serca w porównaniu z placebo. Ponadto empagliflozyna istotnie zmniejszała ryzyko HHF (pierwszej i powtórnych) oraz istotnie zmniejszała odsetek spadku wartości eGFR (patrz Tabela 12; Rycina 2).
Tabela 3: Wpływ leczenia na pierwszorzędowy złożony punkt końcowy, jego komponenty i dwa główne drugorzędowe punkty końcowe uwzględnione w z góry określonych testach potwierdzających.
| Placebo | Empagliflozyna 10 mg | |
|---|---|---|
| N | 1 867 | 1 863 |
| Czas do pierwszego wystąpienia zgonu z przyczyn CV lub HHF, N (%) | 462 (24,7) | 361 (19,4) |
| Współczynnik ryzyka wobec placebo (95% CI)* | 0,75 (0,65; 0,86) | |
| wartość p dla przewagi | <0,0001 | |
| Zgon z przyczyn CV, N (%) | 202 (10,8) | 187 (10,0) |
| Współczynnik ryzyka wobec placebo (95% CI) | 0,92 (0,75; 1,12) | |
| HHF (pierwsza), N (%) | 342 (18,3) | 246 (13,2) |
| Współczynnik ryzyka wobec placebo (95% CI) | 0,69 (0,59; 0,81) | |
| HHF (pierwsza i powtórne), N zdarzeń | 553 | 388 |
| Współczynnik ryzyka wobec placebo (95% CI)* | 0,70 (0,58; 0,85) | |
| wartość p | 0,0003 | |
| Krzywa eGFR (CKD-EPI)cr**, Tempo spadku (ml/min/1,73 m2/rok) | -2,28 | -0,55 |
| Różnica leczenia wobec placebo (95% CI) | 1,73 (1,10; 2,37) | |
| wartość p | <0,0001 |
CV = sercowo-naczyniowe, HHF = hospitalizacja z powodu niewydolności serca, eGFR = współczynnik filtracji kłębuszkowej, CKD EPI = wzór opracowany przez stowarzyszenie epidemiologów ds. przewlekłej choroby nerek
* Zgony z przyczyn CV i HHF były potwierdzane przez niezależną komisję kliniczną ds. zdarzeń i analizowane w oparciu o grupę randomizacji.
** Krzywą eGFR analizowano w oparciu o populację leczoną. Punkt przecięcia to -0,95 ml/min/1,73 m2 dla placebo i -3,02 ml/min/1,73 m2 dla empagliflozyny. Punkt przecięcia prezentuje ostry wpływ na wartość eGFR, a krzywa przedstawia wpływ długoterminowy.
Rycina 2: Czas do pierwszego wystąpienia potwierdzonego zgonu z przyczyn CV lub potwierdzonej HHF
Wyniki dla złożonego pierwszorzędowego punktu końcowego były ogólnie spójne ze współczynnikiem ryzyka (ang. hazard ratio, HR) na poziomie poniżej 1 w z góry zdefiniowanych podgrupach, w tym u pacjentów z niewydolnością serca z cukrzycą typu 2 lub bez cukrzycy typu 2 i z zaburzeniami czynności nerek lub bez zaburzeń czynności nerek (do wartości eGFR wynoszącej 20 ml/min/1,73 m2).
Empagliflozyna u pacjentów z niewydolnością serca i z zachowaną frakcją wyrzutową
W randomizowanym, prowadzonym metodą podwójnie ślepej próby badaniu z kontrolą placebo (EMPEROR-Preserved), wzięło udział 5 988 pacjentów z przewlekłą niewydolnością serca (stopnia II-IV wg klasyfikacji NYHA) i z zachowaną frakcją wyrzutową (LVEF >40%). Badanie miało na celu ocenę skuteczności i bezpieczeństwa stosowania 10 empagliflozyny raz na dobę, jako leczenie dodane do standardowej terapii. Pierwszorzędowym punktem końcowym był czas do wystąpienia pierwszego, potwierdzonego zdarzenia: zgonu z przyczyn sercowo-naczyniowych (ang. cardiovascular, CV) lub hospitalizacji z powodu niewydolności serca (ang. hospitalisation for heart failure, HHF). W testach potwierdzających uwzględniono krzywe zmian częstości występowania potwierdzonych HHF (pierwszej i powtórnych) oraz wartości eGFR (CKD-EPI)cr od punktu początkowego. Leczenie w punkcie początkowym badania obejmowało stosowanie inhibitorów ACE/antagonistów receptora angiotensyny/inhibitora receptora angiotensyny i neprylizyny (80,7%), beta blokerów (86,3%), antagonistów receptora mineralokortykosteroidowego (37,5%) i leków moczopędnych (86,2%).
Łącznie 2 997 pacjentów zrandomizowano do otrzymywania 10 mg empagliflozyny (placebo: 2 991) i objęto kontrolą przez medianę 26,2 miesiąca. Populacja badania składała się w 55,3% z mężczyzn i 44,7% z kobiet ze średnią wieku wynoszącą 71,9 lat (zakres: 22-100 lat); 43,0% pacjentów miało 75 lat lub więcej. 75,9% populacji badania było rasy białej, 13,8% azjatyckiej i 4,3% czarnej/afroamerykańskiej. W momencie randomizacji u 81,5% pacjentów występowała niewydolność serca klasy II wg klasyfikacji NYHA, u 18,1% klasy III, a u 0,3% klasy IV. Populacja badania EMPEROR-Preserved obejmowała pacjentów z LVEF <50% (33,1%), z LVEF od 50 do <60% (34,4%) i z LVEF ≥60% (32,5%). W punkcie początkowym średnia wartość eGFR wynosiła 60,6 ml/min/1,73 m2, a mediana wartości wskaźnika albuminowo-kreatyninowego w moczu (ang. urinary albumin to creatinine ratio, UARC) wynosiła 21 mg/g. U około połowy pacjentów (50,1%) wartość eGFR wynosiła ≥60 ml/min/1,73 m2, u 26,1% od 45 do <60 ml/min/1,73 m2, u 18,6% od 30 do <45 ml/min/1,73 m2 i u 4,9% od 20 do <30 ml/min/1,73 m2.
Empagliflozyna była bardziej skuteczna w zmniejszaniu ryzyka wystąpienia pierwszorzędowego złożonego punktu końcowego obejmującego zgon z przyczyn sercowo-naczyniowych lub hospitalizację z powodu niewydolności serca w porównaniu z placebo. Ponadto empagliflozyna istotnie zmniejszała ryzyko HHF (pierwszej i powtórnych) oraz istotnie zmniejszała odsetek spadku wartości eGFR (patrz Tabela 13; Rycina 3).
Tabela 4: Wpływ leczenia na pierwszorzędowy złożony punkt końcowy, jego komponenty i dwa główne drugorzędowe punkty końcowe uwzględnione w z góry określonych testach potwierdzających.
| Placebo | Empagliflozyna 10 mg | |
|---|---|---|
| N | 2 991 | 2 997 |
| Czas do pierwszego wystąpienia zgonu z przyczyn CV lub HHF, N (%) | 511 (17,1) | 415 (13,8) |
| Współczynnik ryzyka wobec placebo (95% CI)* | 0,79 (0,69; 0,90) | |
| wartość p dla przewagi | 0,0003 | |
| Zgon z przyczyn CV, N (%) | 244 (8,2) | 219 (7,3) |
| Współczynnik ryzyka wobec placebo (95% CI) | 0,91 (0,76; 1,09) | |
| HHF (pierwsza), N (%) | 352 (11,8) | 259 (8,6) |
| Współczynnik ryzyka wobec placebo (95% CI) | 0,71 (0,60; 0,83) | |
| HHF (pierwsza i powtórne), N zdarzeń | 541 | 407 |
| Współczynnik ryzyka wobec placebo (95% CI)* | 0,73 (0,61; 0,88) | |
| wartość p | 0,0009 | |
| Krzywa eGFR (CKD-EPI)cr**, Tempo spadku (ml/min/1,73 m2/rok) | -2,62 | -1,25 |
| Różnica leczenia wobec placebo (95% CI) | 1,36 (1,06; 1,66) | |
| wartość p | <0,0001 |
CV = sercowo-naczyniowe, HHF = hospitalizacja z powodu niewydolności serca, eGFR = współczynnik filtracji kłębuszkowej, CKD EPI = wzór opracowany przez stowarzyszenie epidemiologów ds. przewlekłej choroby nerek
* Zgony z przyczyn CV i HHF były potwierdzane przez niezależną komisję kliniczną ds. zdarzeń i analizowane w oparciu o grupę randomizacji.
** Krzywą eGFR analizowano w oparciu o populację leczoną. Punkt przecięcia to -0,18 ml/min/1,73 m2 dla placebo i -3,02 ml/min/1,73 m2 dla empagliflozyny. Punkt przecięcia prezentuje ostry wpływ na wartość eGFR, a krzywa przedstawia wpływ długoterminowy.
Rycina 3: Czas do pierwszego wystąpienia potwierdzonego zgonu z przyczyn CV lub potwierdzonej HHF
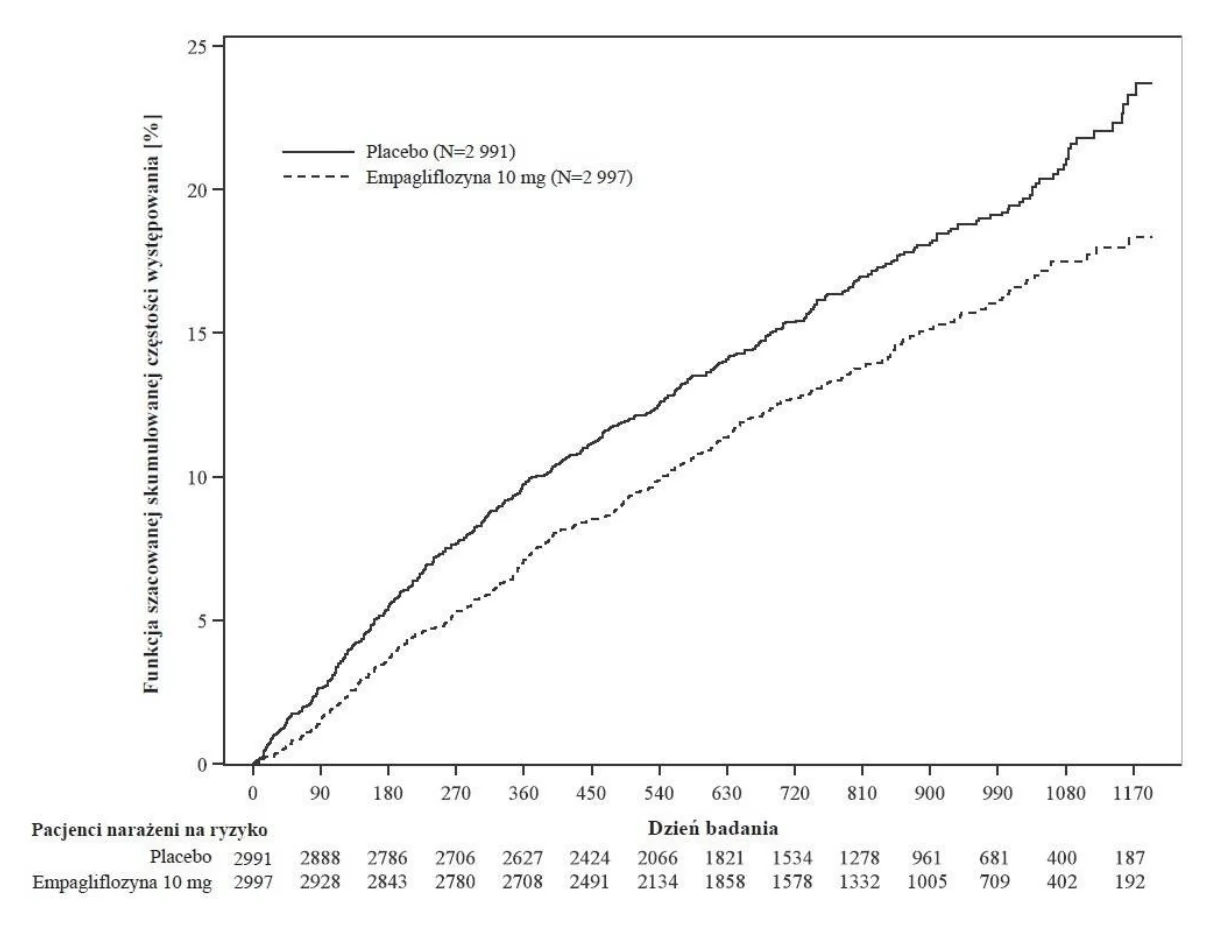
Wyniki dla złożonego pierwszorzędowego punktu końcowego były spójne w każdej ze z góry zdefiniowanych podgrup skategoryzowanych np. według LVEF, statusu cukrzycy lub czynności nerek (do wartości eGFR wynoszącej 20 ml/min/1,73 m2).
Przewlekła choroba nerek
W randomizowanym, prowadzonym metodą podwójnie ślepej próby badaniu dotyczącym stosowania 10 mg empagliflozyny raz na dobę z kontrolą placebo (EMPA-KIDNEY) wzięło udział 6 609 pacjentów z przewlekłą chorobą nerek (eGFR ≥20 - <45 ml/min/1,73 m2 lub eGFR ≥45 - <90 ml/min/1,73 m2, u których wskaźnik albuminowo-kreatyninowy w moczu (ang. urinary albumin to creatinine ratio, UACR) wynosił ≥200 mg/g. Badanie miało na celu ocenę wpływu na serce i nerki jako leczenie dodane do standardowej terapii. Pierwszorzędowym punktem końcowym był czas do pierwszego wystąpienia progresji choroby nerek (utrzymujący się ≥40% spadek eGFR względem randomizacji, utrzymujący się eGFR <10 ml/min/1,73 m2, schyłkowa niewydolność nerek lub zgon z przyczyn nerkowych) lub zgonu z przyczyn sercowo-naczyniowych (ang. cardiovascular, CV). W testach potwierdzających uwzględniono pierwsze wystąpienie hospitalizacji z powodu niewydolności serca lub zgonu z przyczyn sercowo-naczyniowych, hospitalizacji z dowolnej przyczyny (pierwszej i powtórnych) oraz zgonu z dowolnej przyczyny. Terapia podstawowa obejmowała odpowiednie stosowanie inhibitora RAS (85,2% stosowało inhibitor ACE lub antagonistę receptora angiotensyny).
Łącznie 3 304 pacjentów zrandomizowano do otrzymywania 10 mg empagliflozyny (placebo: 3 305) i objęto kontrolą przez medianę 24,3 miesiąca. Populacja badania składała się w 66,8% z mężczyzn i 33,2% z kobiet ze średnią wieku wynoszącą 63,3 roku (zakres: 18-94 lat); 23,0% pacjentów miało 75 lat lub więcej. 58,4% populacji badania było rasy białej, 36,2% azjatyckiej i 4,0% czarnej/afroamerykańskiej. W punkcie początkowym średnia wartość eGFR wynosiła 37,3 ml/min/1,73 m2; u 21,2% pacjentów wartość eGFR wynosiła ≥45 ml/min/1,73 m2; u 44,3% od 30 do <45 ml/min/1,73 m2; a u 34,5% <30 ml/min/1,73 m2, w tym u 254 pacjentów wartość eGFR wynosiła <20 ml/min /1,73 m2. Mediana wartości wskaźnika albuminowo-kreatyninowego w moczu (ang. urinary albumin to creatinine ratio, UACR) wynosiła 329 mg/g, u 20,1% pacjentów wartość UACR wynosiła <30 mg/g, u 28,2% wartość UACR wynosiła od 30 do ≤300 mg/g, a u 51,7% wartość UACR wynosiła >300 mg/g; u 41,1% pacjentów wartość UACR wynosiła <200 mg/g. Pierwotnymi przyczynami przewlekłej choroby nerek były nefropatia cukrzycowa / cukrzycowa choroba nerek (31%), choroba kłębuszków nerkowych (25%), choroba nadciśnieniowa / naczyń nerkowych (22%) oraz inne/nieznane (22%).
Empagliflozyna była bardziej skuteczna w zmniejszaniu ryzyka wystąpienia pierwszorzędowego złożonego punktu końcowego obejmującego progresję choroby nerek lub zgon z przyczyn sercowo-naczyniowych w porównaniu z placebo (patrz Tabela 14). Ponadto empagliflozyna istotnie zmniejszała ryzyko hospitalizacji z dowolnej przyczyny (pierwszej i powtórnych).
Tabela 14: Wpływ leczenia na pierwszorzędowy złożony punkt końcowy i główne drugorzędowe punkty końcowe uwzględnione w z góry określonych testach potwierdzających oraz jego komponenty
| Placebo | Empagliflozyna 10 mg | |
|---|---|---|
| N | 3 305 | 3 304 |
| Czas do pierwszego wystąpienia progresji choroby nerek (utrzymujący się spadek eGFR ≥40% względem momentu randomizacji, utrzymujący się eGFR <10 ml/min/1,73 m2, schyłkowa niewydolność nerek* (SNN) lub zgon z przyczyn nerkowych) lub zgon z przyczyn CV, N (%) | 558 (16,9) | 432 (13,1) |
| Współczynnik ryzyka wobec placebo (99,83% CI) | 0,72 (0,59; 0,89) | |
| wartość p dla przewagi | <0,0001 | |
| Utrzymujący się spadek eGFR ≥40% względem momentu randomizacji, N (%) | 474 (14,3) | 359 (10,9) |
| Współczynnik ryzyka wobec placebo (95% CI) | 0,70 (0,61; 0,81) | |
| wartość p | <0,0001 | |
| SNN*lub utrwalony eGFR <10 ml/min/1,73 m2, N (%) | 221 (6,7) | 157 (4,8) |
| Współczynnik ryzyka wobec placebo (95% CI) | 0,69 (0,56; 0,84) | |
| wartość p | 0,0003 | |
| Zgon z przyczyn nerkowych, N (%)** | 4 (0,1) | 4 (0,1) |
| Współczynnik ryzyka wobec placebo (95% CI) | ||
| wartość p | ||
| Zgon z przyczyn CV, N (%) | 69 (2,1) | 59 (1,8) |
| Współczynnik ryzyka wobec placebo (95% CI) | 0,84 (0,60; 1,19) | |
| wartość p | 0,3366 | |
| SNN lub zgon z przyczyn CV, N (%)# | 217 (6,6) | 163 (4,9) |
| Współczynnik ryzyka wobec placebo (95% CI) | 0,73 (0,59; 0,89) | |
| wartość p | 0,0023 | |
| Wystąpienie hospitalizacji z dowolnej przyczyny (pierwszej i powtórnych), N zdarzeń | 1 895 | 1 611 |
| Współczynnik ryzyka wobec placebo (99,03% CI) | 0,86 (0,75; 0,98) | |
| wartość p | 0,0025 |
CV = sercowo-naczyniowe, HHF = hospitalizacja z powodu niewydolności serca, eGFR = szacunkowy współczynnik filtracji kłębuszkowej
* Schyłkowa niewydolność nerek (SNN) jest definiowana jako wdrożenie dializy podtrzymującej lub otrzymanie przeszczepu nerek.
** Wystąpiło zbyt mało zdarzeń zgonu z przyczyn nerkowych, aby móc obliczyć wiarygodny współczynnik ryzyka.
# Z góry określone jako jedno z dwóch kryteriów zatrzymania w z góry zaplanowanej analizie tymczasowej.
Rycina 4: Czas do pierwszego wystąpienia progresji choroby nerek lub potwierdzonego zgonu z przyczyn CV, funkcja szacunkowej skumulowanej częstości występowania
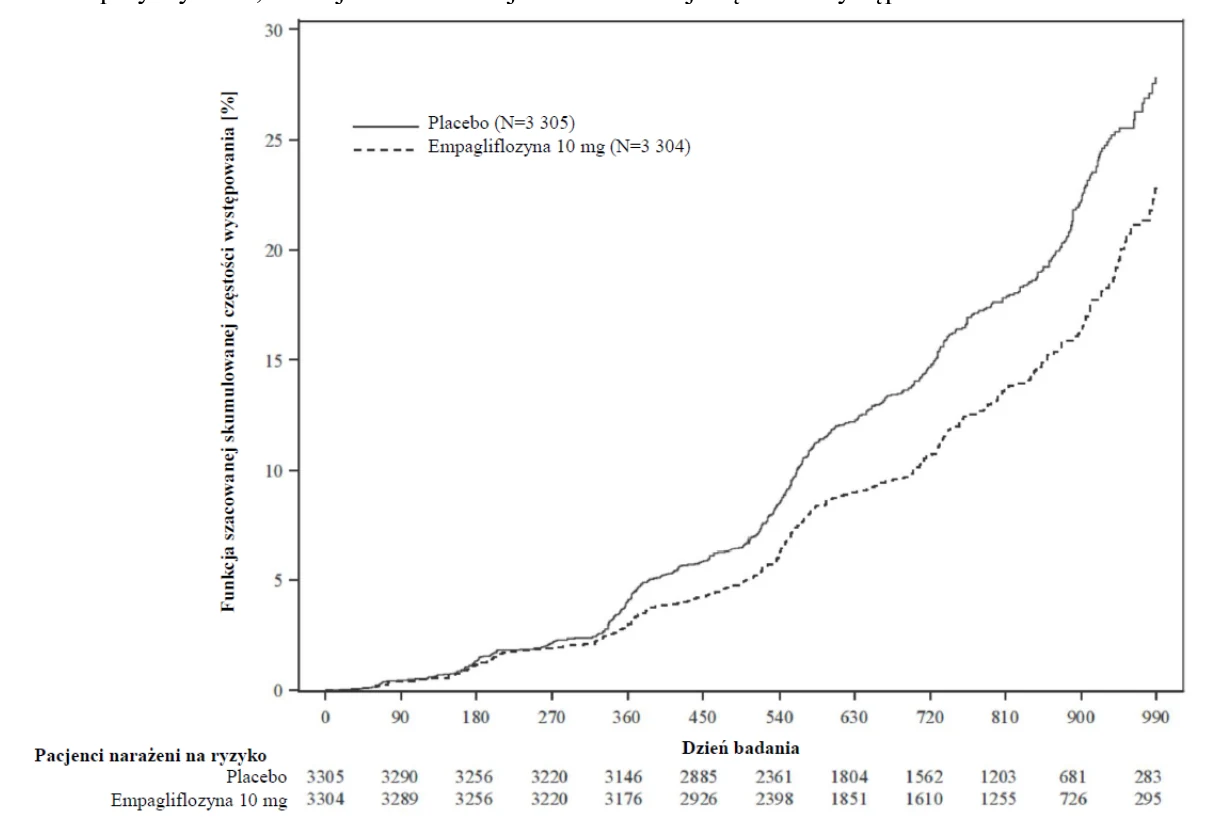
Wyniki dla złożonego pierwszorzędowego punktu końcowego były ogółem spójne w każdej ze z góry zdefiniowanych podgrup, w tym według kategorii eGFR, podstawowej przyczyny choroby nerek, statusu cukrzycy lub jednoczesnego stosowania inhibitorów RAS. Korzyści z leczenia były bardziej widoczne u pacjentów z większymi poziomami albuminurii.
W trakcie leczenia spadek wartości eGFR z upływem czasu przebiegał wolniej w grupie otrzymującej empagliflozynę w porównaniu z grupą placebo (patrz Rycina 5). Empagliflozyna spowalniała roczny wskaźnik spadku wartości eGFR w porównaniu z placebo o 1,37 ml/min/1,73 m2/rok (95% CI 1,16; 1,59) na podstawie z góry zdefiniowanej analizy wszystkich pomiarów eGFR przeprowadzonych od wizyty w 2 miesiącu do końcowej wizyty kontrolnej. U pacjentów leczonych empagliflozyną obserwowano początkowy spadek wartości eGFR, która wracała do poziomu początkowego po zaprzestaniu leczenia, co wykazano w kilku badaniach z empagliflozyną, potwierdzając, że zmiany hemodynamiczne odgrywają rolę w ostrym wpływie empagliflozyny na wartość eGFR.
Rysunek 3: Zmiana wartości eGFR z upływem czasu*
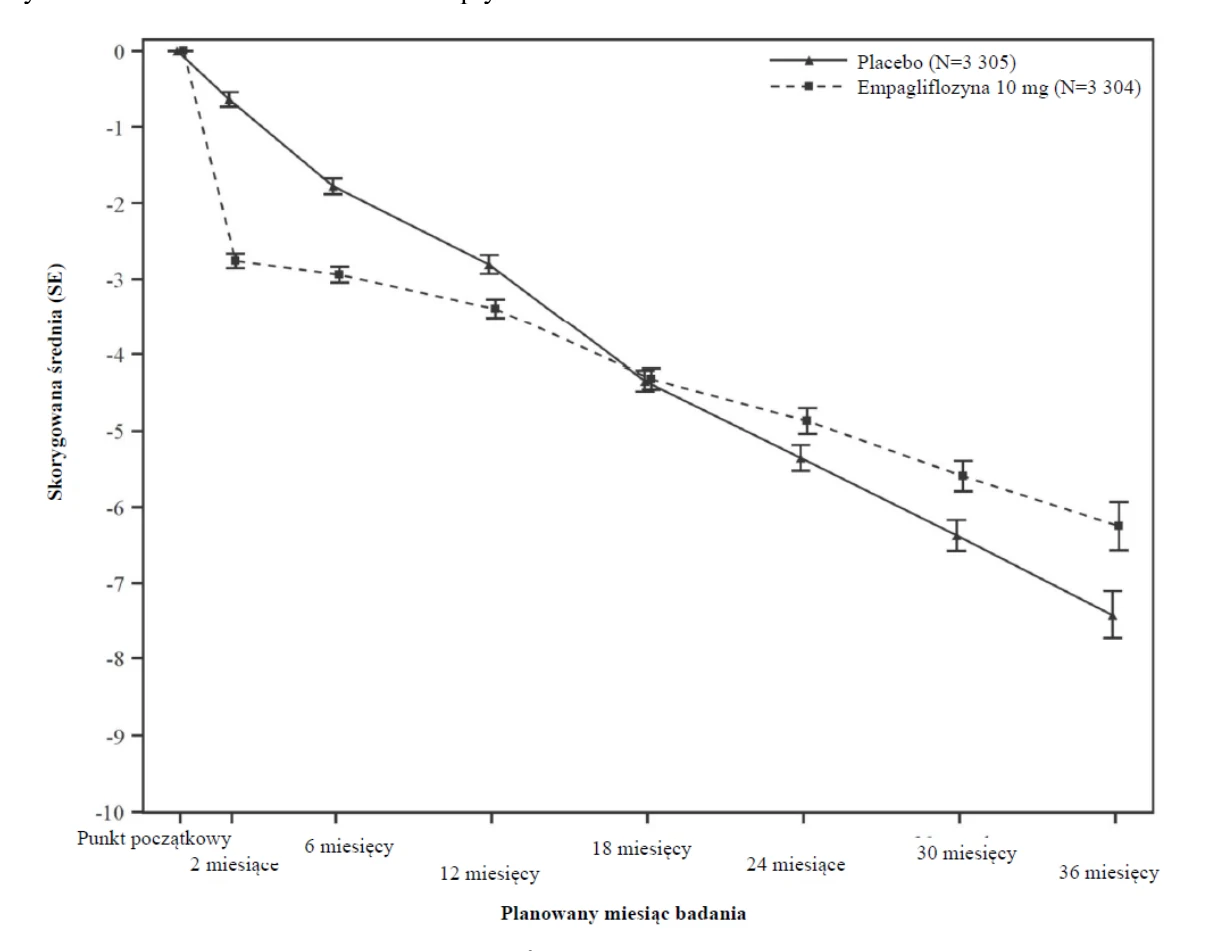
* Wyniki eGFR (CKD-EPI) (ml/min/1,73 m2) w modelu MMRM z upływem czasu – populacja randomizowana.
Dzieci i młodzież
Cukrzyca typu 2
Skuteczność kliniczną i bezpieczeństwo stosowania empagliflozyny (10 mg z możliwością zwiększenia dawki do 25 mg) i linagliptyny (5 mg) raz na dobę badano u dzieci i młodzieży w wieku od 10 do 17 lat z cukrzycą typu 2 w badaniu z kontrolą placebo (DINAMO) przez 26 tygodni, z okresem rozszerzenia dotyczącym bezpieczeństwa stosowania, trwającym do 52 tygodni. Leczenie podstawowe dodane do diety i aktywności fizycznej obejmowało stosowanie metforminy (51%), stosowanie skojarzenia metforminy z insuliną (40,1%), stosowanie insuliny (3,2%) lub żadnych z wymienionych (5,7%).
Skorygowana średnia zmiany stężenia HbA1c w tygodniu 26 między empagliflozyną (N=52) a placebo (N=53) wynosząca -0,84% była klinicznie znacząca i statystycznie znamienna (95% CI -1,50; -0,19; p=0,0116). Ponadto leczenie empagliflozyną w porównaniu z placebo prowadziło do klinicznie znaczącej skorygowanej średniej zmiany FPG wynoszącej -35,2 mg/dl (95% CI -58,6; -11,7) [-1,95 mmol/l (-3,25; -0,65)].
Niewydolność serca i przewlekła choroba nerek
Europejska Agencja Leków uchyliła obowiązek dołączania wyników badań empagliflozyny we wszystkich podgrupach populacji dzieci i młodzieży w niewydolności serca i w leczeniu przewlekłej choroby nerek (stosowanie u dzieci i młodzieży, patrz punkt 4.2).
5.2 Właściwości farmakokinetyczne
Wchłanianie
Farmakokinetyka empagliflozyny została szeroko scharakteryzowana u zdrowych ochotników oraz u pacjentów z cukrzycą typu 2. Po podaniu doustnym empagliflozyna była szybko wchłaniana, maksymalne stężenie w osoczu występowało przy medianie czasu tmax 1,5 godziny po podaniu dawki. Następnie stężenie w osoczu malało w sposób dwufazowy, z szybką fazą dystrybucji i względnie wolną fazą końcową. Średnie AUC stężenia w osoczu i Cmax w stanie stacjonarnym wynosiły 1 870 nmol*h/l i 259 nmol/l dla 10 mg empagliflozyny raz na dobę oraz 4 740 nmol*h/l i 687 nmol/l dla 25 mg empagliflozyny raz na dobę. Ekspozycja ogólnoustrojowa na empagliflozynę wzrastała w sposób zależny od dawki. Parametry farmakokinetyczne empagliflozyny po podaniu jednorazowym i w stanie stacjonarnym były podobne, co sugeruje liniowość farmakokinetyki względem czasu. Nie było znaczących klinicznie różnic w farmakokinetyce empagliflozyny u zdrowych ochotników oraz u pacjentów z cukrzycą typu 2.
Podawanie 25 mg empagliflozyny po spożyciu wysokotłuszczowego i wysokokalorycznego posiłku spowodowało nieznaczne zmniejszenie ekspozycji; AUC zmniejszyło się o około 16%, a Cmax o około 37% w porównaniu z przyjęciem leku na czczo. Zaobserwowany wpływ posiłku na farmakokinetykę empagliflozyny nie został uznany za znaczący klinicznie i empagliflozyna może być przyjmowana jednocześnie z posiłkiem lub niezależnie od niego.
Dystrybucja
Szacowana pozorna objętość dystrybucji w stanie stacjonarnym wynosi 73,8 l w oparciu o analizę farmakokinetyki populacyjnej. Po doustnym podaniu zdrowym ochotnikom roztworu empagliflozyny [14C] przenikanie do erytrocytów wynosiło około 37%, a wiązanie z białkami osocza wynosiło około 86%.
Metabolizm
W ludzkim osoczu nie wykryto głównych metabolitów empagliflozyny, a najpowszechniej występującymi metabolitami były trzy koniugaty kwasu glukuronowego (2-, 3- i 6-O-glukuronid). Ekspozycja ustrojowa na każdy z metabolitów była mniejsza niż 10% łącznej ilości materiału związanego z lekiem. Badania in vitro sugerują, że głównym szlakiem metabolizmu empagliflozyny u ludzi jest sprzęganie z kwasem glukuronowym przez urydyno-5'-difosfo-glukuronylotransferazy UGT2B7, UGT1A3, UGT1A8 i UGT1A9.
Eliminacja
Analiza farmakokinetyki populacyjnej wskazuje, że szacowany pozorny końcowy okres półtrwania empagliflozyny w fazie eliminacji wynosi 12,4 godziny, a pozorny klirens po podaniu doustnym wynosi 10,6 l/godz. Międzyosobnicza i resztkowa zmienność klirensu empagliflozyny po podaniu doustnym wyniosła, odpowiednio, 39,1% i 35,8%. Przy podawaniu raz na dobę stężenie empagliflozyny w osoczu w stanie stacjonarnym osiągane było po piątej dawce. W stanie stacjonarnym obserwuje się akumulację, sięgająca maksymalnie 22%, w odniesieniu do AUC w osoczu i zgodną z okresem półtrwania. Po doustnym podaniu zdrowym ochotnikom roztworu empagliflozyny [14C] około 96% podanej radioaktywnej dawki leku zostało wydalone z kałem (41%) lub moczem (54%). Większość dawki radioaktywnej odzyskanej z kału stanowił niezmieniony lek macierzysty, a około połowę dawki radioaktywnej odzyskanej z moczu stanowił niezmieniony lek macierzysty.
Szczególne grupy pacjentów
Pacjenci z zaburzeniem czynności nerek
U pacjentów z łagodnym, umiarkowanym lub ciężkim zaburzeniem czynności nerek (eGFR <30 - <90 ml/min/1,73 m2) oraz u pacjentów z niewydolnością nerek/schyłkową niewydolnością nerek (SNN), AUC empagliflozyny było zwiększone, odpowiednio, o około 18%, 20%, 66% i 48%, w porównaniu z pacjentami z prawidłową czynnością nerek. Maksymalne stężenie empagliflozyny w osoczu było podobne u pacjentów z umiarkowanym zaburzeniem czynności nerek i niewydolnością nerek/SNN i porównywalne z obserwowanym u pacjentów z prawidłową czynnością nerek. Maksymalne stężenie empagliflozyny w osoczu było o ok. 20% większe u pacjentów z łagodnym i ciężkim zaburzeniem czynności nerek w porównaniu z pacjentami z prawidłową czynnością nerek. Populacyjna analiza farmakokinetyki wykazała, że pozorny klirens empagliflozyny po podaniu doustnym maleje wraz ze zmniejszaniem się wartości eGFR, co prowadzi do zwiększenia ekspozycji na lek.
Pacjenci z zaburzeniem czynności wątroby
U pacjentów z łagodnym, umiarkowanym lub ciężkim zaburzeniem czynności wątroby wg klasyfikacji Childa-Pugha, AUC empagliflozyny było zwiększone, odpowiednio, o około 23%, 47% i 75%, a Cmax, odpowiednio, o 4%, 23% i 48% porównaniu z pacjentami z prawidłową czynnością wątroby.
Wskaźnik masy ciała
Na podstawie populacyjnej analizy farmakokinetycznej stwierdzono, że wskaźnik masy ciała (BMI) nie wywiera klinicznie istotnego wpływu na farmakokinetykę empagliflozyny. W analizie tej oszacowano, że AUC było o 5,82%. 10,4% i 17,3% mniejsze u pacjentów z BMI wynoszącym, odpowiednio, 30, 35, i 45 kg/m2, w porównaniu z pacjentami o BMI 25 kg/m2.
Płeć
Na podstawie populacyjnej analizy farmakokinetycznej stwierdzono, że płeć nie wywiera istotnego klinicznie wpływu na farmakokinetykę empagliflozyny.
Rasa
Na podstawie populacyjnej analizy farmakokinetycznej oszacowano, że AUC jest o 13,5% większe u pacjentów rasy azjatyckiej z BMI wynoszącym 25 kg/m2 niż u pacjentów innych ras z BMI 25 kg/m2.
Pacjenci w podeszłym wieku
Na podstawie populacyjnej analizy farmakokinetycznej stwierdzono, że wiek nie wywiera znaczącego klinicznie wpływu na farmakokinetykę empagliflozyny.
Dzieci i młodzież
W pediatrycznym badaniu fazy 1 badano farmakokinetykę i farmakodynamikę empagliflozyny (5 mg, 10 mg i 25 mg) u dzieci i młodzieży w wieku od ≥10 do <18 lat z cukrzycą typu 2. Zaobserwowane właściwości farmakokinetyczne i farmakodynamiczne były takie same jak u dorosłych uczestników.
W pediatrycznym badaniu fazy 3 badano farmakokinetykę i farmakodynamikę (zmianę wartości HbA1c względem punktu początkowego) empagliflozyny w dawce 10 mg z możliwością zwiększenia dawki do 25 mg u dzieci i młodzieży w wieku od 10 do 17 lat z cukrzycą typu 2. Zaobserwowana zależność między ekspozycją a odpowiedzią była ogółem porównywalna u dorosłych oraz dzieci i młodzieży. Doustne podawanie empagliflozyny prowadziło do ekspozycji w zakresie obserwowanym u dorosłych pacjentów.
Obserwowana średnia geometryczna stężeń minimalnych i średnia geometryczna stężeń w stanie stacjonarnym 1,5 godziny po podaniu wynosiły 26,6 nmol/l i 308 nmol/l w przypadku stosowania 10 mg empagliflozyny raz na dobę oraz 67,0 nmol/l i 525 nmol/l w przypadku stosowania 25 mg empagliflozyny raz na dobę.
5.3 Przedkliniczne dane o bezpieczeństwie
Dane niekliniczne, wynikające z konwencjonalnych badań farmakologicznych dotyczących bezpieczeństwa, genotoksyczności oraz toksycznego wpływu na płodność i wczesny rozwój zarodkowy, nie ujawniają szczególnego zagrożenia dla człowieka.
W długookresowych badaniach toksyczności na gryzoniach i psach objawy działania toksycznego zaobserwowano przy ekspozycji równej lub większej od 10-krotności klinicznej dawki empagliflozyny. Większość objawów toksycznych była zgodna z następstwami farmakologicznymi związanymi z wydalaniem glukozy z moczem i zaburzeniem równowagi elektrolitowej i obejmowała zmniejszenie masy ciała i zawartości tłuszczu w organizmie, nasilone spożycie pokarmu, biegunkę, odwodnienie, zmniejszenie stężenia glukozy w surowicy i wzrost wartości innych parametrów surowicy odzwierciedlających nasilenie metabolizmu białek i glukoneogenezy, zmiany dotyczące oddawania moczu, takie jak wielomocz i glukozuria, oraz zmiany na poziomie mikroskopowym takie jak mineralizacja nerek oraz niektórych tkanek miękkich i naczyniowych. Mikroskopowe dowody tych następstw farmakologicznych w nerkach obserwowane u niektórych gatunków obejmowały poszerzenie kanalików nerkowych, mineralizację kanalików i miedniczek nerkowych przy ekspozycji (AUC) około 4-krotnie większej od ekspozycji na empagliflozynę związanej z dawką 25 mg.
Empagliflozyna nie ma działania genotoksycznego.
W 2-letnim badaniu rakotwórczości empagliflozyna nie zwiększyła częstości występowania nowotworów u samic szczurów aż do maksymalnej dawki 700 mg/kg mc. na dobę, co odpowiada w przybliżeniu 72-krotności maksymalnej ekspozycji klinicznej (AUC) na empagliflozynę. U samców szczurów obserwowano występowanie związanych z leczeniem łagodnych proliferacyjnych zmian naczyniowych (naczyniaków) krezkowych węzłów chłonnych przy maksymalnych dawkach, ale nie przy dawce 300 mg/kg mc. na dobę, co odpowiada w przybliżeniu 26-krotności maksymalnej ekspozycji klinicznej na empagliflozynę. U samców szczurów obserwowano większą częstość występowania nowotworów z komórek śródmiąższowych w jądrach przy dawce 300 mg/kg mc. na dobę i większej, ale nie przy dawce 100 mg/kg mc. na dobę, co odpowiada w przybliżeniu 18-krotności maksymalnej ekspozycji klinicznej na empagliflozynę. Oba te nowotwory często występują u szczurów i obserwacja ta najprawdopodobniej nie ma znaczenia dla człowieka.
Empagliflozyna nie zwiększyła częstości występowania nowotworów u samic myszy aż do maksymalnej dawki 1 000 mg/kg mc. na dobę, co odpowiada w przybliżeniu 62-krotności maksymalnej ekspozycji klinicznej na empagliflozynę. Empagliflozyna wywoływała nowotwory nerek u samców myszy przy dawce 1 000 mg/kg mc. na dobę, ale nie przy dawce 300 mg/kg mc. na dobę, co odpowiada w przybliżeniu 11-krotności maksymalnej ekspozycji klinicznej na empagliflozynę. Mechanizm działania związany z tymi nowotworami zależny jest od naturalnej predyspozycji samców myszy do zaburzeń funkcji nerek oraz szlaku metabolicznego niewystępującego u ludzi. Uważa się, że takie nowotwory nerek u samców myszy nie mają odniesienia do ludzi.
Przy ekspozycji wystarczająco przekraczającej ekspozycję na empagliflozynę u ludzi przy dawkach leczniczych nie zaobserwowano niekorzystnego działania na płodność ani na wczesny rozwój zarodkowy. Empagliflozyna podawana w okresie organogenezy nie miała działania teratogennego. Tylko przy dawkach toksycznych dla matki empagliflozyna powodowała wygięcie kości kończyn i zwiększony wskaźnik utraty zarodka lub płodu u królików.
W badaniach toksyczności przed- i pourodzeniowej u szczurów zaobserwowano zmniejszenie przyrostu masy ciała potomstwa przy ekspozycji matek około 4-krotnie większej od maksymalnej ekspozycji klinicznej na empagliflozynę. Nie zaobserwowano takiego efektu przy ekspozycji ogólnoustrojowej równej maksymalnej ekspozycji klinicznej na empagliflozynę. Znaczenie tych obserwacji dla ludzi jest niejasne.
W badaniu dotyczącym toksycznego wpływu na młode szczury, kiedy empagliflozynę podawano od 21. dnia po porodzie do 90. dnia po porodzie, obojętne, minimalne lub umiarkowane poszerzenie kanalików nerkowych i miednicy zaobserwowano u młodych szczurów wyłącznie po zastosowaniu dawki 100 mg/kg mc. na dobę, co odpowiada ok. 11-krotności maksymalnej dawki klinicznej wynoszącej 25 mg. Rezultaty te cofały się po 13-tygodniowym okresie, w którym nie podawano leku.
6. DANE FARMACEUTYCZNE
6.1 Wykaz substancji pomocniczych
Rdzeń tabletki:
Mannitol
Skrobia kukurydziana żelowana
Celuloza mikrokrystaliczna (typ 101, typ 102)
Hydroksypropyloceluloza
Kroskarmeloza sodowa
Krzemionka koloidalna bezwodna
Cynku stearynian
Otoczka tabletki:
Hypromeloza typ 2910 (6mPas)
Tytanu dwutlenek (E 171)
Makrogol 8000
Talk (Empelic, 25 mg, tabletki powlekane)
Żelaza tlenek żółty (E 172)
Żelaza tlenek czerwony (E 172) (Empelic, 10 mg, tabletki powlekane)
6.2 Niezgodności farmaceutyczne
Nie dotyczy.
6.3 Okres ważności
2 lata
6.4 Specjalne środki ostrożności podczas przechowywania
Brak specjalnych zaleceń dotyczących przechowywania produktu leczniczego.
6.5 Rodzaj i zawartość opakowania
Blistry Aluminium/PVC/PVDC, w tekturowym pudełku.
Opakowanie zawiera: 14, 28, 30, 60, 90 lub 100 tabletek powlekanych
Pojemnik jednostkowy z HDPE zamknięty zabezpieczającą przed dostępem dziećmi nakrętką z polipropylenu ze środkiem pochłaniającym wilgoć, całość w tekturowym pudełku.
Pojemnik zawiera: 30 lub 90 tabletek powlekanych.
Nie wszystkie wielkości opakowań muszą znajdować się w obrocie.
6.6 Specjalne środki ostrożności dotyczące usuwania
Wszelkie niewykorzystane resztki produktu leczniczego lub jego odpady należy usunąć zgodnie z lokalnymi przepisami.
7. PODMIOT ODPOWIEDZIALNY POSIADAJĄCY POZWOLENIE NA DOPUSZCZENIE DO OBROTU
Zakłady Farmaceutyczne POLPHARMA S.A.
ul. Pelplińska 19, 83-200 Starogard Gdański
8. NUMERY POZWOLEŃ NA DOPUSZCZENIE DO OBROTU
Empelic, 10 mg, tabletki powlekane - Pozwolenie nr 28204
Empelic, 25 mg, tabletki powlekane - Pozwolenie nr 28205
9. DATA WYDANIA PIERWSZEGO POZWOLENIA NA DOPUSZCZENIE DO OBROTU I DATA PRZEDŁUŻENIA POZWOLENIA
Data wydania pierwszego pozwolenia na dopuszczenie do obrotu: 19.01.2024 r.
10. DATA ZATWIERDZENIA LUB CZĘŚCIOWEJ ZMIANY TEKSTU CHARAKTERYSTYKI PRODUKTU LECZNICZEGO
28.11.2025 r.
Więcej informacji o leku Empelic 10 mg