


Charakterystyka produktu leczniczego - Duvyzat
1. NAZWA PRODUKTU LECZNICZEGO
Duvyzat 8,86 mg/ml zawiesina doustna
2. SKŁAD JAKOŚCIOWY I ILOŚCIOWY
Każdy ml zawiera 8,86 mg giwinostatu (w postaci chlorowodorku jednowodnego).
Substancje pomocnicze o znanym działaniu
Każdy ml zawiera 4,4 mg sodu benzoesanu (E211).
Każdy ml zawiera 400 mg sorbitolu (E420).
Pełny wykaz substancji pomocniczych, patrz punkt 6.1.
3. POSTAĆ FARMACEUTYCZNA
Zawiesina doustna.
Biała do białawej lub lekko różowa, jednorodna zawiesina po zmieszaniu.
4. SZCZEGÓŁOWE DANE KLINICZNE
4.1 Wskazania do stosowania
Produkt leczniczy Duvyzat jest wskazany do stosowania w leczeniu dystrofii mięśniowej Duchenne’a (ang. Duchenne muscular dystrophy, DMD) u pacjentów chodzących, w wieku 6 lat i starszych, i podczas jednoczesnego leczenia kortykosteroidami.
4.2 Dawkowanie i sposób podawania
Leczenie giwinostatem powinien rozpoczynać lekarz doświadczony w leczeniu dystrofii mięśniowej Duchenne’a.
Dawkowanie
Przed rozpoczęciem leczenia giwinostatem należy oznaczyć i ocenić liczbę płytek krwi i stężenie triglicerydów w punkcie początkowym. Leczenia giwinostatem nie należy rozpoczynać u pacjentów z liczbą płytek krwi poniżej 150 x 10⁹/l. Liczba płytek krwi oraz stężenie triglicerydów powinny być monitorowane zgodnie z zaleceniami podczas leczenia, aby ocenić, czy konieczne są zmiany dawkowania (patrz punkt 4.4 oraz instrukcje dotyczące dostosowania dawki poniżej).
Dodatkowo u pacjentów z chorobą serca lub przyjmujących jednocześnie leki wydłużające odstęp QT należy wykonać EKG w trakcie rozpoczynania leczenia giwinostatem, podczas jednoczesnego stosowania oraz w przypadku wskazań klinicznych (patrz punkt 4.4).
Zalecana dawka giwinostatu zależy od masy ciała i należy ją podawać doustnie dwa razy na dobę (patrz tabela 1).
Tabela 1 – Zalecane dawkowanie
| Masa ciała(a) | Dawkowanie | Objętość zawiesiny | |||||||
| doustnej | |||||||||
| od 15 kg do mniej niż | 22,2 mg dwa razy na | 2,5 ml dwa razy na dobę | |||||||
| 20 kg | dobę | ||||||||
| od 20 kg do mniej niż | 31 mg dwa razy na dobę | 3,5 ml dwa razy na dobę | |||||||
| 40 kg | |||||||||
| od 40 kg do mniej niż | 44,3 mg dwa razy na | 5 ml dwa razy na dobę | |||||||
| 60 kg | dobę | ||||||||
| 60 kg i więcej | 53,2 mg dwa razy na | 6 ml dwa razy na dobę | |||||||
| dobę | |||||||||
(a) Na podstawie rzeczywistej masy ciała
Decyzję o kontynuacji leczenia u pacjentów, którzy przestają chodzić, należy podjąć według uznania lekarza na podstawie ogólnej oceny korzyści i ryzyka.
Dostosowanie dawki w przypadku trombocytopenii, biegunki lub hipertriglicerydemii
Należy zastosować zmniejszenie dawki (patrz tabela 2) u pacjentów z:
- liczbą płytek krwi < 150 x 109/l potwierdzoną dwoma badaniami w odstępie tygodnia lub
umiarkowaną lub ciężką biegunką (więcej niż 4 stolce na dobę)
lub
- stężeniem triglicerydów na czczo > 300 mg/dl potwierdzonym dwoma oznaczeniami w odstępie tygodnia.
W zależności od nasilenia tych działań niepożądanych należy rozważyć przerwanie leczenia przed modyfikacją dawkowania.
Tabela 2 – Modyfikacje dawkowania w przypadku działań niepożądanych
| Pierwsza modyfikacja dawkowania(b) | Druga modyfikacja dawkowania(c) | |||
| Masa ciała(a) | Dawkowanie | Objętość zawiesiny doustnej | Dawkowanie | Objętość zawiesiny doustnej |
| od 15 kg do mniej niż 20 kg | 17,7 mg dwa razy na dobę | 2 ml dwa razy na dobę | 13,3 mg dwa razy na dobę | 1,5 ml dwa razy na dobę |
| od 20 kg do mniej niż 40 kg | 22,2 mg dwa razy na dobę | 2,5 ml dwa razy na dobę | 17,7 mg dwa razy na dobę | 2 ml dwa razy na dobę |
| od 40 kg do mniej niż 60 kg | 31 mg dwa razy na dobę | 3,5 ml dwa razy na dobę | 26,6 mg dwa razy na dobę | 3 ml dwa razy na dobę |
| 60 kg i więcej | 39,9 mg dwa razy na dobę | 4,5 ml dwa razy na dobę | 35,4 mg dwa razy na dobę | 4 ml dwa razy na dobę |
(a) Na podstawie rzeczywistej masy ciała
(b) Jeśli po pierwszej modyfikacji dawkowania działanie niepożądane (działania niepożądane) będzie (będą) się utrzymywać, należy przejść do drugiej modyfikacji dawkowania. (c) Jeśli po drugiej modyfikacji dawkowania działanie niepożądane (działania niepożądane) będzie (będą) się utrzymywać, należy przerwać stosowanie produktu leczniczego Duvyzat.
W przypadku pominięcia dawki pacjenci nie powinni przyjmować dawki podwójnej ani dodatkowej dawki.
Dzieci i młodzież
Nie określono skuteczności ani bezpieczeństwa stosowania produktu leczniczego Duvyzat u dzieci w wieku poniżej 6 lat. Dane nie są dostępne.
Sposób podawania
Podanie doustne.
Przed użyciem zawiesinę należy wstrząsać przez co najmniej 30 sekund, obracając butelkę o 180° około 40 razy, i wizualnie sprawdzić, czy zawiesina jest jednorodna.
Nieprawidłowe wstrząsanie może prowadzić do przedawkowania lub niedodawkowania. Produkt leczniczy Duvyzat należy przyjmować w takiej postaci, w jakiej jest (tj. nie należy rozcieńczać go w wodzie/wodą ani innymi płynami).
Zawiesinę należy podawać za pomocą dołączonej strzykawki doustnej z podziałką, aby odmierzyć odpowiednią objętość zawiesiny odpowiadającą dawce przepisanej pacjentowi. Produkt leczniczy Duvyzat należy podawać podczas posiłku, aby złagodzić gorzki smak giwinostatu.
Podanie zawiesiny doustnej Duvyzat przez sondę do żywienia dojelitowego
Zawiesina doustna Duvyzat może być podawana za pomocą sondy do żywienia dojelitowego.
4.3 Przeciwwskazania
Nadwrażliwość na substancję czynną lub na którąkolwiek substancję pomocniczą wymienioną w punkcie 6.1.
4.4 Specjalne ostrzeżenia i środki ostrożności dotyczące stosowania
Działania hematologiczne
Giwinostat wiąże się z występowaniem zależnej od dawki małopłytkowości i innymi objawami mielosupresji, w tym zmniejszeniem stężenia hemoglobiny i neutropenią.
Takie działanie jest najbardziej widoczne w przypadku liczby płytek krwi (patrz punkt 4.8). Przed rozpoczęciem leczenia giwinostatem należy wykonać pełną morfologię krwi. Podczas leczenia giwinostatem należy ściśle monitorować liczbę płytek krwi, tj. co 2 tygodnie przez pierwsze 2 miesiące leczenia, w 3. miesiącu, a potem co 3 miesiące.
W przypadku utrzymującej się małopłytkowości należy dostosować dawkę giwinostatu. Leczenie należy przerwać, jeśli nieprawidłowości nadal się utrzymują (patrz punkt 4.2). U pacjentów, u których dawkę zwiększono w związku ze zwiększeniem masy ciała, należy dokładnie monitorować liczbę płytek krwi co 2 tygodnie przez pierwsze 2 miesiące po zwiększeniu dawki.
Zwiększone stężenia triglicerydów
Giwinostat wiąże się ze zwiększonym stężeniem triglicerydów w surowicy. Przed rozpoczęciem leczenia giwinostatem należy oznaczyć stężenie triglicerydów. Poziom trójglicerydów należy kontrolować przynajmniej w trzecim miesiącu, w szóstym miesiącu, a następnie co 6 miesięcy.
U pacjentów z DMD, u których utrzymuje się zwiększone stężenie triglicerydów na czczo (> 300 mg/dl), należy dostosować dawkę giwinostatu zgodnie ze wskazówkami w punkcie 4.2. Leczenie giwinostatem należy przerwać, jeśli pomimo odpowiedniej interwencji dietetycznej i dostosowania dawkowania utrzymuje się zwiększone stężenie triglicerydów (patrz punkt 4.2).
Zaburzenia żołądka i jelit
Biegunka i wymioty były bardzo częstymi działaniami niepożądanymi leku w badaniach klinicznych giwinostatu w DMD (patrz punkt 4.8).
Biegunka i wymioty zwykle występują w ciągu pierwszych kilku tygodni od rozpoczęcia leczenia giwinostatem.
Podczas leczenia giwinostatem można rozważyć zastosowanie leków przeciwwymiotnych lub przeciwbiegunkowych.
Aby zapobiec odwodnieniu, należy w razie potrzeby uzupełniać płyny i elektrolity. Dawkę giwinostatu należy dostosować w przypadku umiarkowanej lub ciężkiej biegunki (więcej niż 4 stolce na dobę) (patrz punkt 4.2).
Leczenie należy przerwać, jeśli nieprawidłowości nadal się utrzymują (patrz punkt 4.2).
Wydłużenie odstępu QT
Giwinostat może powodować wydłużenie odstępu QTc w dawkach 5-krotnie większych niż dawka zalecana.
Giwinostat należy stosować ostrożnie u pacjentów ze zwiększonym ryzykiem arytmii komorowych (w tym częstoskurcz typu torsades de pointes), pacjentów z wrodzonym zespołem długiego odstępu QT, chorobą tętnic wieńcowych, zaburzeniami elektrolitowymi lub jednoczesnym stosowaniem innych produktów leczniczych, o których wiadomo, że powodują wydłużenie odstępu QT. U tych pacjentów należy wykonać badanie EKG na początku leczenia produktem leczniczym Duvyzat, podczas jego jednoczesnego stosowania oraz zgodnie ze wskazaniami klinicznymi. U pacjentów z hipokaliemią należy ją skorygować przed rozpoczęciem stosowania giwinostatu i monitorować w przypadku odwodnienia spowodowanego biegunką.
Należy wstrzymać podawanie produktu leczniczego Duvyzat, jeśli odstęp QTc wynosi > 500 ms lub zmiana w stosunku do wartości wyjściowych wynosi > 60 ms.
Substancje pomocnicze o znanym działaniu
Pacjenci z dziedziczną nietolerancją fruktozy nie powinni przyjmować tego produktu leczniczego. Produkt leczniczy zawiera 400 mg sorbitolu w każdym ml, co odpowiada 40 mg/kg. Należy wziąć pod uwagę addytywne działanie podawanych jednocześnie produktów zawierających fruktozę (lub sorbitol) oraz pokarmu zawierającego fruktozę (lub sorbitol). Sorbitol zawarty w produkcie leczniczym może wpływać na biodostępność innych, podawanych równocześnie drogą doustną, produktów leczniczych.
Produkt leczniczy zawiera 4,4 mg benzoesanu sodu w każdym ml, co odpowiada 0,44 mg/kg. Produkt leczniczy zawiera mniej niż 1 mmol (23 mg) sodu na dawkę, to znaczy lek uznaje się za „wolny od sodu”.
4.5 Interakcje z innymi produktami leczniczymi i inne rodzaje interakcji
Należy zachować ostrożność przepisując produkt leczniczy Duvyzat z produktami leczniczymi,
o których wiadomo, że wydłużają odstęp QT, w przypadku których istnieje znane lub prawdopodobne ryzyko wystąpienia częstoskurczu typu torsades de pointes, np.: leki znieczulające (np. sewofluran, propofol), leki przeciwarytmiczne klasy III (np. amiodaron, sotalol), leki przeciwwymiotne (ondansetron), antybiotyki (azytromycyna, klarytromycyna, cyprofloksacyna), leki przeciwgrzybicze (flukonazol), leki przeciwpsychotyczne (arypiprazol, rysperydon) i leki przeciwhistaminowe (np. famotydyna). Lista ta ma charakter orientacyjny i nie jest wyczerpująca.
Nie jest znany wpływ jednoczesnego stosowania produktu leczniczego Duvyzat z lekami przeciwzakrzepowymi na liczbę płytek krwi.
Należy zachować ostrożność podczas stosowania produktu leczniczego Duvyzat u pacjentów przyjmujących jednocześnie leki, o których wiadomo, że zwiększają stężenie triglicerydów, ponieważ może to zwiększać ryzyko hipertriglicerydemii.
Wpływ giwinostatu na farmakokinetykę innych produktów leczniczych
W badaniu interakcji międzylekowych (ang. Drug-Drug Interaction (DDI)) u ludzi wykazano słabe hamowanie CYP3A4, głównie w jelitach. Należy zachować ostrożność podczas jednoczesnego podawania giwinostatu z produktami leczniczymi będącymi substratami CYP3A4 i mającymi wąski indeks terapeutyczny.
Nie można wykluczyć możliwości hamowania jelitowego białka transportowego P-gp. Produkty lecznicze, o których wiadomo, że są substratem transportera P-gp i mają wąski indeks terapeutyczny, należy stosować ostrożnie z giwinostatem.
W badaniach in vitro i w badaniach klinicznych giwinostatu na podstawie pomiarów kreatyniny obserwowano słabe hamowanie transportera wychwytu nerkowego OCT2. Produkty lecznicze, o których wiadomo, że są substratem transportera OCT2 i mają wąski indeks terapeutyczny, należy stosować ostrożnie z giwinostatem.
4.6 Wpływ na płodność, ciążę i laktację
Ciąża
Brak danych dotyczących stosowania giwinostatu u kobiet w okresie ciąży. Badania na zwierzętach wykazały szkodliwy wpływ na reprodukcję (patrz punkt 5.3).
W celu zachowania ostrożności zaleca się unikanie stosowania giwinostatu w okresie ciąży.
Karmienie piersią
Nie wiadomo, czy giwinostat lub jego metabolity przenikają do mleka ludzkiego. Nie można wykluczyć zagrożenia dla dzieci karmionych piersią. Giwinostat nie powinien być stosowany podczas karmienia piersią.
Płodność
Brak danych dotyczących wpływu giwinostatu na płodność u ludzi. Giwinostat wykazywał niekorzystny wpływ na gruczoły płciowe dodatkowe u samców szczurów, niemniej nie miał wpływu na płodność zwierząt (patrz punkt 5.3). Znaczenie dla ludzi jest nieznane.
4.7 Wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn
Giwinostat może wywierać niewielki wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn.
Po podaniu giwinostatu mogą wystąpić zawroty głowy i zmęczenie (patrz punkt 4.8).
4.8 Działania niepożądane
Podsumowanie profilu bezpieczeństwa stosowania
Profil bezpieczeństwa stosowania produktu leczniczego Duvyzat jest oparty na 18-miesięcznym badaniu fazy III, prowadzonym metodą podwójnie ślepej próby, kontrolowanym grupą placebo, z udziałem łącznie 179 chodzących pacjentów z DMD w wieku 6 lat lub starszych, otrzymujących jednocześnie leczenie steroidami, z czego 118 otrzymywało giwinostat w dawce do 62 mg dwa razy na dobę i 61 osób otrzymywało placebo (badanie EPIDYS).
Najczęstszymi zdarzeniami występującymi w badaniu kontrolowanym placebo (w stosownych przypadkach na podstawie terminów zagregowanych) były biegunka (38,1%), ból brzucha (33,9%), małopłytkowość (32,2%), wymioty (28,8%) i hipertriglicerydemia (22,9%).
Tabelaryczny wykaz działań niepożądanych
Działania niepożądane zostały wymienione poniżej zgodnie z klasyfikacją układów i narządów MedDRA oraz częstością występowania (tabela 3). Tabela zawiera zdarzenia niepożądane zgłaszane w badaniu EPIDYS u pacjentów leczonych giwinostatem z częstością większą niż 2% w porównaniu z pacjentami leczonymi placebo.
Grupy o określonej częstości występowania zdefiniowano zgodnie z następującą konwencją: Bardzo często (≥ 1/10); często (≥ 1/100 do < 1/10); niezbyt często (≥ 1/1 000 do <1/100); rzadko (≥ 1/10 000 do < 1/1 000); bardzo rzadko (< 1/10 000), nieznana (częstość nie może być określona na podstawie dostępnych danych).
Tabela 3 – Działania niepożądane leku zgłaszane u pacjentów leczonych giwinostatem z częstością większą niż 2% w porównaniu z pacjentami otrzymującymi placebo w kontrolowanym placebo badaniu EPIDYS
Klasyfikacja układów i narządów | Bardzo często | Często |
| Zakażenia i zarażenia pasożytnicze | Zapalenie żołądka i jelit | |
| Zaburzenia krwi i układu chłonnego | Małopłytkowość(a) | |
| Zaburzenia metabolizmu i odżywiania | Hipertriglicerydemia(b) | Zmniejszenie łaknienia |
| Zaburzenia psychiczne | Niepokój | |
| Zaburzenia układu nerwowego | Zawroty głowy | |
| Zaburzenia naczyniowe | Krwiak | |
| Zaburzenia żołądka i jelit | Biegunka(c), wymioty, ból brzucha(d) | Zaparcie |
| Zaburzenia skóry i tkanki podskórnej | Rumień, wysypka | |
| Zaburzenia mięśniowo-szkieletowe i tkanki łącznej | Bóle mięśni, bóle stawów, osłabienie mięśni | |
| Zaburzenia ogólne i stany w miejscu podania | Gorączka | Zmęczenie |
| Badania diagnostyczne | Zwiększenie stężenia hormonu tyreotropowego we krwi(e) |
(a) Trombocytopenia obejmuje zmniejszenie liczby płytek krwi i małopłytkowość; (b) Hipertriglicerydemia obejmuje hipertriglicerydemię i zwiększone stężenie triglicerydów we krwi; (c) Biegunka obejmuje biegunkę i miękkie stolce;
(d) Ból brzucha obejmuje ból brzucha i ból w nadbrzuszu;
(e) Zwiększone stężenie hormonu tyreotropowego we krwi obejmuje nieprawidłowe wyniki badań czynności tarczycy i zwiększone stężenie hormonu tyreotropowego we krwi.
Opis wybranych działań niepożądanych
Zmiany hematologiczne
Wykazano, że giwinostat zmniejsza liczbę płytek krwi, przy czym największe zmniejszenie obserwowano po około 88 dniach, i liczba płytek krwi pozostawała niska przez cały okres leczenia. Nie obserwowano żadnych poważnych zdarzeń dotyczących krwawień związanych z małopłytkowością. Po zmniejszeniu dawki giwinostatu liczba płytek krwi powraca do prawidłowych wartości po około 3-4 tygodniach.
Małopłytkowość wystąpiła u 32,2% pacjentów leczonych produktem leczniczym Duvyzat i u żadnego pacjenta otrzymującego placebo. Spośród tych działań, 86,8% zgłaszano jako łagodne, a 13,2% jako umiarkowane.
Mała liczba płytek krwi skutkowała zmniejszeniem dawki giwinostatu u 28% pacjentów. Z badań wykluczono pacjentów z liczbą płytek krwi w punkcie początkowym poniżej dolnej granicy normy. U pacjentów leczonych giwinostatem w porównaniu z placebo obserwowano również zmniejszenie stężenia hemoglobiny i zmniejszenie liczby neutrofili.
Zmiany stężenia triglicerydów
Wykazano, że giwinostat zwiększa stężenie triglicerydów, przy czym największy wzrost obserwowano po około 221 dniach. Po przerwaniu podawania dawek giwinostatu stężenie triglicerydów powraca do wartości początkowych po około 90 dniach.
Wysokie stężenie triglicerydów (tj. poziomy > 300 mg/dl) prowadziło do przerwania leczenia i modyfikacji dawkowania odpowiednio u 2% i 8% pacjentów leczonych produktem leczniczym Duvyzat.
Hipertriglicerydemia wystąpiła u 22,9% pacjentów leczonych produktem leczniczym Duvyzat. Spośród tych zdarzeń, 70,4% zgłaszano jako łagodne, 25,9% jako umiarkowane, a w jednym przypadku (3,7%) jako ciężkie.
Zaburzenia żołądka i jelit
U pacjentów leczonych giwinostatem występowały zaburzenia żołądka i jelit, w tym biegunka, wymioty i ból brzucha.
Biegunkę zgłoszono u 38% pacjentów leczonych produktem leczniczym Duvyzat (zgłoszono 1 ciężki przypadek) w porównaniu z 18% pacjentów otrzymujących placebo. Biegunka występowała zwykle w ciągu pierwszych kilku tygodni od rozpoczęcia leczenia produktem leczniczym Duvyzat. Wymioty występowały u 29% pacjentów leczonych produktem leczniczym Duvyzat (zgłoszono 2 ciężkie przypadki) w porównaniu z 13% pacjentów otrzymujących placebo. Wymioty występowały zwykle w ciągu pierwszych 2 miesięcy leczenia.
Ból brzucha wystąpił u 34% pacjentów leczonych produktem leczniczym Duvyzat w porównaniu z 23% pacjentów otrzymujących placebo. Jeden przypadek bólu brzucha był poważny.
Opis innych nieprawidłowości w badaniach laboratoryjnych
Działania niepożądane w postaci niedoczynności tarczycy i (lub) zwiększenia stężenia hormonu tyreotropowego (TSH) wystąpiły u 5% pacjentów leczonych produktem leczniczym Duvyzat w porównaniu z 2% pacjentów otrzymujących placebo.
Ponadto w przypadku długotrwałego leczenia obserwowano zdarzenia niedoczynności tarczycy (często).
Stężenie hormonu tyreotropowego we krwi na ogół mieściło się w zakresie 2-krotności górnej granicy normy, przy braku zmian w hormonach tarczycy lub z niewielkimi zmianami.
Zgłaszanie podejrzewanych działań niepożądanych
Po dopuszczeniu produktu leczniczego do obrotu istotne jest zgłaszanie podejrzewanych działań niepożądanych. Umożliwia to nieprzerwane monitorowanie stosunku korzyści do ryzyka stosowania produktu leczniczego. Osoby należące do fachowego personelu medycznego powinny zgłaszać wszelkie podejrzewane działania niepożądane za pośrednictwem krajowego systemu zgłaszania wymienionego w załączniku V.
4.9 Przedawkowanie
W przypadku podejrzenia przedawkowania należy zapewnić leczenie podtrzymujące, w tym monitorowanie pracy serca.
5. WŁAŚCIWOŚCI FARMAKOLOGICZNE
5.1 Właściwości farmakodynamiczne
Grupa farmakoterapeutyczna: Inne leki stosowane w zaburzeniach układu mięśniowo-szkieletowego, kod ATC: M09AX14.
Mechanizm działania
Giwinostat jest inhibitorem deacetylazy histonowej (ang. histone deacetylase, HDAC) klasy I i II, który moduluje niekontrolowaną aktywność HDAC w mięśniach dystroficznych, co przyczynia się do patologii dystrofii mięśniowej Duchenne’a (ang. Duchenne muscular dystrophy, DMD). Wykazano, że hamowanie HDAC przez giwinostat zmniejsza uszkodzenia włókien mięśniowych, przewlekłe zapalenie mięśni, zwłóknienie, odkładanie się tłuszczu oraz wspomaga biogenezę mitochondrialną.
Mechanizm działania giwinostatu jest niezależny od mutacji genu dystrofiny wywołującej chorobę.
Frakcja tłuszczu mięśniowego oceniana w badaniu spektroskopii MR
Procent frakcji tłuszczowej obecnej w mięśniach obszernych bocznych uda mierzono w badaniu EPIDYS za pomocą spektroskopii rezonansu magnetycznego. Po 18 miesiącach u pacjentów z frakcją tłuszczu (ang. Muscle fat fraction MFF) w mięśniach obszernych bocznych (ang. vastus lateralis muscles VLM) w punkcie początkowym w zakresie od > 5% do ≤ 30% średnie zwiększenie frakcji tłuszczu w mięśniach obszernych bocznych obliczone metodą najmniejszych kwadratów wyniosło 7,63% u pacjentów leczonych produktem leczniczym Duvyzat w porównaniu ze wzrostem
o 10,56% u pacjentów, którzy otrzymywali placebo.
Skuteczność kliniczna i bezpieczeństwo stosowania
Bezpieczeństwo stosowania i skuteczność produktu leczniczego Duvyzat u pacjentów z DMD oceniano w badaniu EPIDYS. EPIDYS było trwającym 18 miesięcy badaniem fazy III, prowadzonym metodą podwójnie ślepej próby, z randomizacją w stosunku 2:1, kontrolowanym grupą placebo, z udziałem 179 chodzących pacjentów z DMD w wieku 6 lat lub starszych. Giwinostat lub placebo podawano dodatkowo do stałej dawki kortykosteroidów przez całe badanie. Pacjentów rekrutowano do 2 grup:
- Grupa A (120 pacjentów): pacjenci z frakcją tłuszczu w mięśniach obszernych bocznych w punkcie początkowym w zakresie > 5% i ≤ 30% ocenioną w badaniu spektroskopii MRI.
- Grupa B (59 pacjentów): pacjenci z frakcją tłuszczu w mięśniach obszernych bocznych w punkcie początkowym poza powyższym zakresem (pozostałe kryteria były takie same).
Zastosowano schemat leczenia dawką opartą na masie ciała. Dawka początkowa wynosiła początkowo 17,7–62 mg doustnego giwinostatu dwa razy na dobę, a następnie zmniejszona dawka wynosiła 11,8–41,4 mg dwa razy na dobę. Następnie zmieniono protokół, aby zmniejszyć dawkę początkową dla nowych uczestników do 11,8–41,4 mg dwa razy na dobę, co umożliwiło dalsze zmniejszenie dawki do 9,4–33,1 mg dwa razy na dobę.
Pierwszorzędowym punktem końcowym w grupie A (określona wcześniej populacja do analizy pierwotnej) była zmiana czasu potrzebnego na wejście na 4 schodki (ang. 4 stairs climb, 4SC) po 18 miesiącach.
Pierwszorzędowy punkt końcowy został osiągnięty, giwinostat istotnie (p=0,035) zredukował pogorszenie w zakresie czasu potrzebnego na wejście na 4 schodki w porównaniu z placebo na podstawie wcześniej określonej analizy w skali logarytmicznej (tabela 4). Gdy wyniki analizowano w skali innej niż logarytmiczna, średni czas 4SC wzrósł o 1,25 sekundy w grupie giwinostatu w porównaniu z 3,03 sekundy w grupie placebo (patrz tabela 4). Zatem efekt leczenia (zmiana względem wartości początkowych, giwinostat minus placebo) wyniósł -1,78 sekundy (p=0,037).
Tabela 4 – Badanie EPIDYS: Czas (sekundy) potrzebny na wejście na 4 schodki, zmiana względem punktu początkowego do 18. miesiąca (grupa A)
| Czas potrzebny na wejście na 4 schodki | Giwinostat§ (N = 81) | Placebo§ (N = 39) |
| Analiza w skali logarytmicznej* | ||
| Średnia obliczona uogólnioną metodą najmniejszych kwadratów (GLS) (błąd standardowy w skali logarytmicznej) (95% CI) | 1,27 (0,040) (1,172; 1,372) | 1,48 (0,058) (1,317; 1,657) |
Średnia obliczona uogólnioną metodą najmniejszych kwadratów (GLS) (giwinostat/placebo) (błąd standardowy w skali logarytmicznej) (95% CI) Wartość p | 0,86 (0,071) (0,745; 0,989) 0,0345 | |
| Analiza w skali innej niż logarytmiczna | ||
Średnia obliczona metodą najmniejszych kwadratów (LS) (95% CI) | 1,25 (0,311; 2,181) | 3,03 (1,666; 4,394) |
Zmiana w zakresie średnich obliczonych metodą najmniejszych kwadratów (LS) (giwinostat-placebo) (95% CI) Wartość p | -1,78 (-3,462; -0,106) 0,0374 | |
*Przeprowadzono analizę w skali logarytmicznej, ponieważ dane nie były normalnie dystrybuowane. § Giwinostat lub placebo podawano dodatkowo do stałej dawki kortykosteroidów przez całe badanie. Komentarz: Średnie obliczone metodą najmniejszych kwadratów (LS), przedziały ufności (CI) i wartości p uzyskano na podstawie analizy kowariancji (ANCOVA) dotyczącej zmiany względem wartości początkowych w zakresie czasu potrzebnego na wejście na 4 schodki w 18. miesiącu. Średnią zmianę obliczoną uogólnioną metodą najmniejszych kwadratów (GLS) względem wartości początkowych należy interpretować jako zmianę procentową (koniec badania/wartość wyjściowa).
Rycina 1 przedstawia obserwowany średni czas do wejścia na 4 schodki w ciągu 72 tygodni leczenia w obu grupach.
Rycina 1 – Badanie 48: Obserwowana średnia zmiana w sekundach w zakresie czasu potrzebnego na wejście na 4 schodki zależnie od leczenia w czasie (Grupa A)
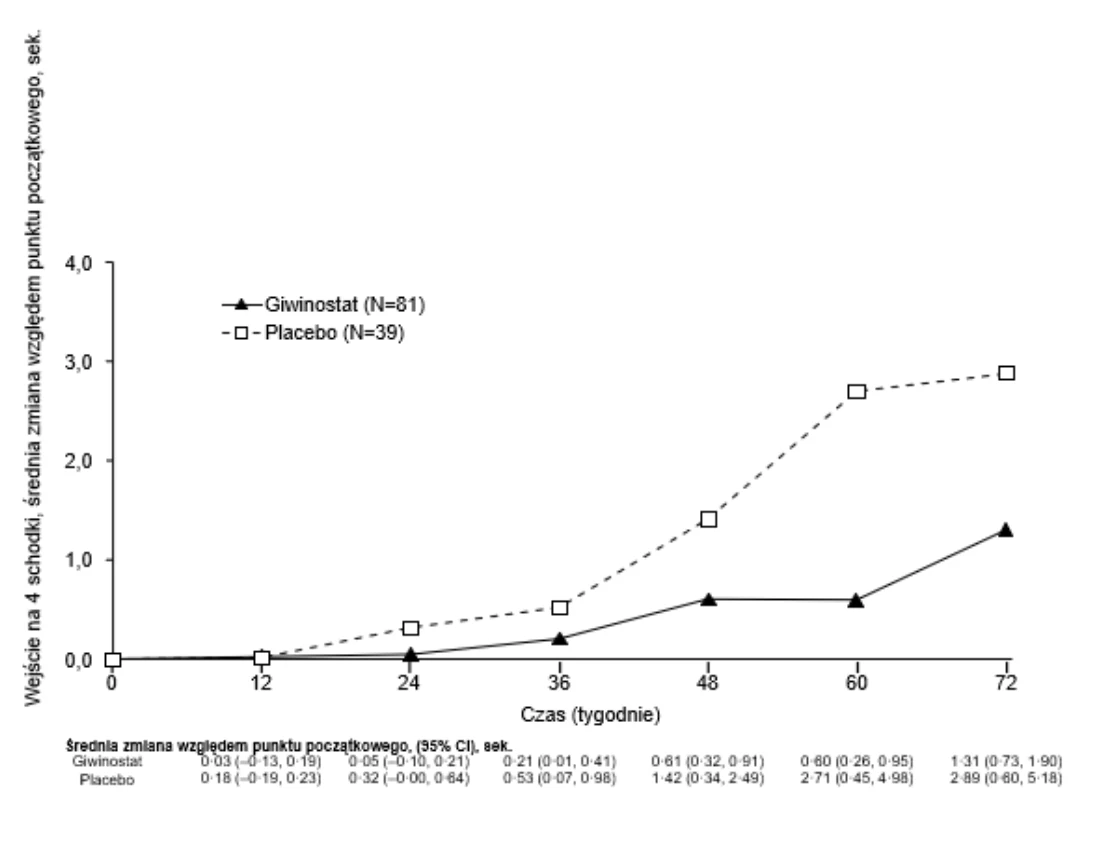
*Przez cały czas trwania badania poza stałą dawką kortykosteroidów podawano giwinostat lub placebo.
Kluczowymi drugorzędowymi punktami końcowymi skuteczności w Grupie A były zmiana sprawności fizycznej względem wartości początkowej do 18. miesiąca oceniana w skali North Star Ambulatory Assessment (NSAA), na podstawie czasu potrzebnego na wstanie z podłogi (ang. time to rise from floor, TTR) i sześciominutowego testu marszowego (6MWT), siła mięśni oceniana podczas wyprostu kolana i zgięcia łokcia mierzona za pomocą miometru ręcznego (ang. hand-held myometry, HHM) oraz frakcja tłuszczowa mięśnia obszernego bocznego oceniana techniką spektroskopii rezonansu magnetycznego (ang. Magnetic Resonance Spectroscopy, MRS). Ogółem, wyniki kluczowych drugorzędowych punktów końcowych oceniających funkcję, siłę i morfologię mięśni nie osiągnęły formalnej istotności statystycznej w oparciu o wcześniej określoną analizę Hochberga, jednak wszystkie wyniki były na korzyść giwinostatu (rycina 2).
Rycina 2 – Badanie EPIDYS: Pierwszorzędowe i kluczowe drugorzędowe punkty końcowe dotyczące skuteczności giwinostatu w porównaniu z placebo (grupa A)§
§ Giwinostat lub placebo podawano dodatkowo do stałej dawki kortykosteroidów przez całe badanie.
Długoterminowe bezpieczeństwo stosowania, tolerancję i skuteczność giwinostatu oceniano w trwającym prospektywnym, otwartym badaniu przedłużonym (OLE) o nazwie STUDY 51. Do badania STUDY 51 włączono pacjentów, którzy ukończyli badanie fazy II giwinostatu (STUDY 43), i pacjentów, którzy ukończyli badania fazy III giwinostatu (EPIDYS). Dodatkowo do kohorty badania OLE włączono także 30 pacjentów nieleczonych wcześniej giwinostatem. Łącznie do badania włączono 207 pacjentów płci męskiej, którzy otrzymywali giwinostat w schemacie dawkowania uzależnionym od masy ciała w zakresie od 9,4 mg dwa razy na dobę do 62 mg dwa razy na dobę. Wszyscy pacjenci przed włączeniem do badania przyjmowali stałą dawkę kortykosteroidów i kontynuowali leczenie kortykosteroidami przez cały czas trwania badania.
Nie określono stosunku korzyści do ryzyka stosowania giwinostatu w przypadku braku jednoczesnego leczenia kortykosteroidami u pacjentów z DMD.
Nie określono stosunku korzyści do ryzyka stosowania giwinostatu u pacjentów niechodzących.
Dzieci i młodzież
Europejska Agencja Leków wstrzymała obowiązek dołączania wyników badań produktu leczniczego Duvyzat w jednej lub kilku podgrupach populacji dzieci i młodzieży z DMD.
Ten produkt leczniczy został dopuszczony do obrotu zgodnie z procedurą dopuszczenia warunkowego. Oznacza to, że oczekiwane są dalsze dowody świadczące o korzyści ze stosowania produktu leczniczego. Europejska Agencja Leków dokona, co najmniej raz do roku, przeglądu nowych informacji o tym produkcie leczniczym i w razie konieczności ChPL zostanie zaktualizowana.
5.2 Właściwości farmakokinetyczne
Wchłanianie
Giwinostat jest dobrze wchłaniany po podaniu doustnym. Średnie stężenie w osoczu wzrasta proporcjonalnie do dawki, a maksymalne stężenie w osoczu osiągane jest po około 2-3 godzinach po podaniu. Standardowy posiłek o wysokiej zawartości tłuszczu powodował pewne zwiększenie ekspozycji (około 30% wzrost pola pod krzywą zależności stężenia w osoczu do czasu [AUC] i około 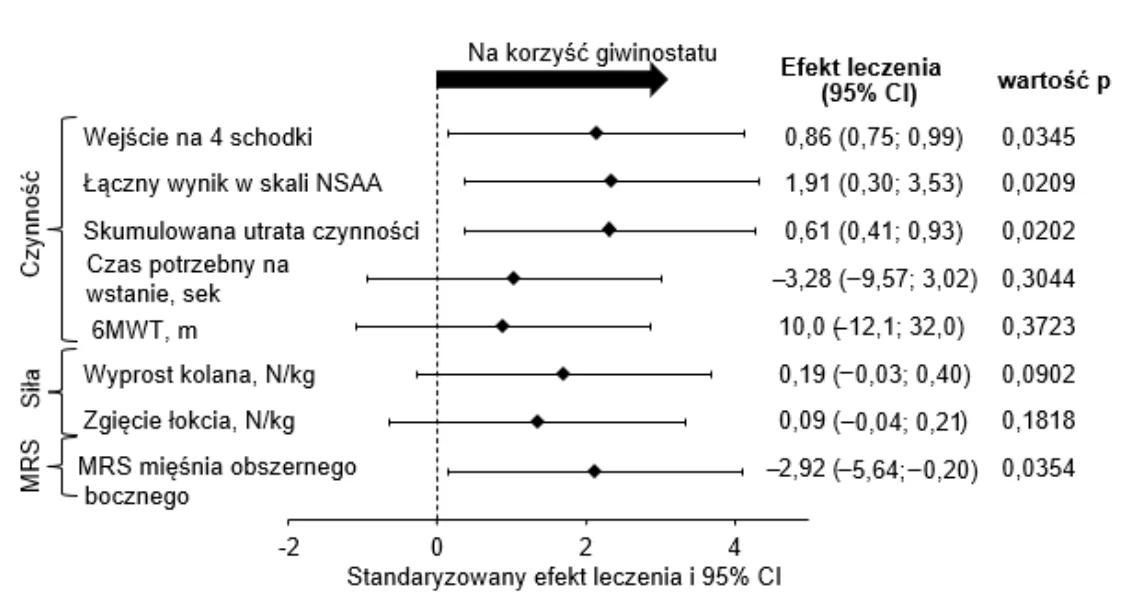 20% wzrost maksymalnego stężenia w osoczu [Cmax]) oraz opóźnienie w czasie do osiągnięcia maksymalnego stężenia (Tmax) od 2 do 3 godzin. Stężenia w stanie stacjonarnym osiągane są w ciągu 5 do 7 dni po podaniu dawki zarówno raz na dobę, jak i dwa razy na dobę. Po podaniu dwa razy na dobę obserwowano umiarkowaną kumulację, mniejszą niż 2-krotną.
Analiza farmakokinetyczna oparta na fizjologii, obejmująca dane pochodzące od zdrowych ochotników, przewidywała, że biodostępność po podaniu doustnym u ludzi wynosi ≥ 50% po jednorazowym podaniu doustnym w zakresie dawek od 44,3 do 177,2 mg.
Dystrybucja
Giwinostat wiąże się w około 96% z białkami ludzkiego osocza i w niewielkim stopniu podlega dystrybucji do czerwonych krwinek (stosunek krwi do osocza = 1,3).
Metabolizm
Badania in vitro z ludzkimi preparatami enzymatycznymi oraz metabolizm zwierząt in vitro i in vivo wykazały, że giwinostat jest intensywnie metabolizowany, tworząc kilka metabolitów. CYP450 i UGT nie biorą udziału w głównych reakcjach metabolicznych. Enzymy tworzące główne metabolity zostały zidentyfikowane jedynie częściowo. Scharakteryzowano cztery główne metabolity, które są nieaktywne u ludzi i zwierząt, aczkolwiek różnią się one ilościowo.
Eliminacja
W osoczu giwinostat wykazuje dwufazowy profil eliminacji ze średnią pozorną końcową fazą eliminacji (okresem półtrwania) wynoszącą około 6 godzin. Eliminacja giwinostatu jest prawdopodobnie zależna od metabolizmu, a następnie wydalania przez nerki i z żółcią. Wydalanie z moczem giwinostatu i głównych metabolitów u ludzi oceniano u zdrowych ochotników po podaniu pojedynczych i wielokrotnych dawek giwinostatu. Odsetek niezmienionego giwinostatu wykrywanego w moczu był bardzo niski zarówno po podaniu jednorazowym, jak i wielokrotnym podaniu dwa razy na dobę (< 3% dawki).
Liniowość lub nieliniowość
Farmakokinetyka giwinostatu jest liniowa, ponieważ AUC∞ osiągane po podaniu jednorazowym jest porównywalne z AUC∞ osiąganym po podaniu wielokrotnym raz na dobę, z możliwą minimalną widoczną kumulacją substancji czynnej w czasie (stwierdzony zakres współczynników akumulacji 1,0–1,7).
Liniowość badano po jednorazowym podaniu dawek od 44,3 do 354,4 mg i wielokrotnym podaniu dawek od 44,3 do 177,2 mg.
Masa ciała
Z analiz farmakokinetyki populacyjnych wynika, że masa ciała znacząco wpływa na klirens giwinostatu.
Efekt nie jest liniowy, tj. efekt jest większy przy mniejszej masie ciała i mniejszy przy masie ciała 30 kg i więcej. Dlatego zaleca się dawkę ustalaną na podstawie masy ciała.
Charakterystyka w poszczególnych grupach
Analizy farmakokinetyki populacyjnej wykazują, że wiek lub jednoczesne podawanie z kortykosteroidami nie ma wpływu na farmakokinetykę giwinostatu.
Farmakokinetykę giwinostatu oceniano u dzieci i młodzieży płci męskiej z DMD w wieku od 6 lat.
Zaburzenia czynności wątroby
Nie badano stosowania giwinostatu u pacjentów z zaburzeniami czynności wątroby. Należy zachować ostrożność podczas podawania i monitorowania tego produktu u tych pacjentów.
Zaburzenia czynności nerek
Nie badano stosowania giwinostatu u pacjentów z zaburzeniami czynności nerek. Niemniej nie oczekuje się, aby zaburzenie czynności nerek miało wpływ na ekspozycję na giwinostat, ponieważ wydalanie przez nerki nie jest istotną drogą eliminacji giwinostatu.
5.3 Przedkliniczne dane o bezpieczeństwie
W badaniach toksyczności po wielokrotnym podaniu doustnym giwinostatu na szczurach i małpach obserwowano zależne od dawki zmniejszenie liczby białych krwinek z powiązanym zanikiem narządów limfatycznych (grasicy, węzłów chłonnych i śledziony), liczby czerwonych krwinek i płytek krwi oraz komórkowości szpiku kostnego. Obserwowano również zwiększenie aktywności enzymów wątrobowych. Dodatkowo u małp dochodziło do przerostu dróg żółciowych. Te działania toksyczne były na ogół odwracalne po odstawieniu leku, ale występowały przy mniejszej ekspozycji na giwinostat u zwierząt niż ekspozycja osiągana po zastosowaniu maksymalnej zalecanej dawki u ludzi (ang. maximum recommended human dose, MRHD).
Genotoksyczność i rakotwórczość
Giwinostat wywoływał mutacje związane z przesunięciem ramki odczytu w dużych dawkach in vitro u bakterii (test Amesa), nie wywoływał ich w komórkach ssaków (TK+/- w mysich komórkach chłoniaka) i nie wywoływał ich in vivo u transgenicznych szczurów BigBlue ani w locus genu Pig-a. Podsumowując, giwinostat nie wykazuje istotnego potencjału genotoksycznego in vivo.
Obecnie nie są dostępne żadne dane z badań rakotwórczości giwinostatu.
Toksyczny wpływ na rozród i rozwój potomstwa
Giwinostat powodował zależne od dawki zmniejszenie rozmiaru i masy męskich narządów płciowych dodatkowych już przy najniższej dawce. U zwierząt otrzymujących średnie i duże dawki wykazano wydłużenie odstępu przed kopulacją i mniejszą liczbę czopów kopulacyjnych, prawdopodobnie wynikającą z zaburzeń w tworzeniu ejakulatu. Jednakże parametry nasienia i liczba ciężarnych samic nie uległy zmianie.
W badaniach toksyczności dotyczących rozwoju zarodka i płodu oraz w badaniach toksyczności przed- i pourodzeniowej obserwowano działania niepożądane u matki po podaniu dużych dawek. Wpływ na przebieg ciąży, rozwój zarodka i płodu oraz parametry miotu uznano za wtórny w stosunku do toksyczności dla matki. Niemniej wpływ na rozwój zarodka i płodu oraz parametry miotu zaobserwowano już przy średnich poziomach dawki w badaniu rozwoju zarodka i płodu szczurów i królików, jak również w grupie otrzymującej małą dawkę w badaniu rozwoju przed- i pourodzeniowego. Nie stwierdzono niekorzystnego wpływu na zachowanie potomstwa, rozwój neurologiczny, dojrzewanie płciowe i funkcje rozrodcze.
Ogólnie, szkodliwy wpływ na reprodukcję obserwowano u zwierząt przy mniejszej ekspozycji na giwinostat niż ekspozycja osiągana w przypadku MRHD, z wyjątkiem badania rozwoju zarodka i płodu u królików, z marginesem bezpieczeństwa wynoszącym około 10 w stosunku do ekspozycji u ludzi przy MRHD.
Toksyczność u młodych
U szczurów obserwowano pewien wpływ na parametry hematologiczne i narządy limfatyczne w przypadku wysokich poziomów dawek, które były całkowicie lub częściowo odwracalne. Działania te obserwowano przy mniejszej ekspozycji na giwinostat u zwierząt niż ekspozycja osiągana w przypadku MRHD. Nie obserwowano związanego z leczeniem wpływu na wzrost zwierząt, dojrzewanie płciowe, zdolności rozrodcze ani rozwój neurobehawioralny.
6. DANE FARMACEUTYCZNE
6.1 Wykaz substancji pomocniczych
Polisorbat 20 (E432)
Glicerol (E422)
Tragakanta (E413)
Sodu benzoesan (E211)
Aromat brzoskwiniowy: naturalne substancje aromatyzujące, substancje aromatyzujące, glikol propylenowy E1520
Aromat śmietankowy: naturalne substancje aromatyzujące, substancje aromatyzujące, glikol propylenowy (E1520)
Sacharyna sodowa (E954)
Sorbitol ciekły (E420)
Kwas winowy (E334)
Sodu wodorotlenek (E524)
Woda oczyszczona
6.2 Niezgodności farmaceutyczne
Nie dotyczy.
6.3 Okres ważności
3 lata.
Po pierwszym otwarciu: 60 dni.
6.4 Specjalne środki ostrożności podczas przechowywania
Brak specjalnych zaleceń dotyczących temperatury przechowywania produktu leczniczego.
6.5 Rodzaj i zawartość opakowania
Butelka z bursztynowego politereftalanu etylenu zawierająca 140 ml zawiesiny doustnej, z zamknięciem z polietylenu o dużej gęstości zabezpieczającym przed dostępem dzieci i adapterem strzykawki z polietylenu o małej gęstości.
Każde opakowanie zawiera jedną butelkę i jedną 10 ml strzykawką doustną z podziałką. Strzykawka jest wyskalowana w przedziale od 1 do 10 ml, w odstępach co 0,5 ml.
6.6 Specjalne środki ostrożności dotyczące usuwania
Wszelkie niewykorzystane resztki produktu leczniczego lub jego odpady należy usunąć zgodnie z lokalnymi przepisami.
Stosowanie z sondą do żywienia dojelitowego:
Produkt leczniczy Duvyzat można podawać przez sondę do żywienia dojelitowego. Produktu leczniczego Duvyzat nie należy dodawać do mleka modyfikowanego lub innych produktów. Przed i po podaniu produktu leczniczego Duvyzat przez sondę do żywienia dojelitowego należy przepłukać ją, podając co najmniej 20 ml wody.
7. PODMIOT ODPOWIEDZIALNY
Italfarmaco S.p.A.
Viale F. Testi, 330
20126 Milano
Włochy
Tel.: +39 02 64431
info@italfarmacogroup.com
8. NUMER POZWOLENIA NA DOPUSZCZENIE DO OBROTU
EU/1/25/1930/001
9. DATA WYDANIA PIERWSZEGO POZWOLENIA NA DOPUSZCZENIE DO OBROTU I DATA PRZEDŁUŻENIA POZWOLENIA
Data wydania pierwszego pozwolenia na dopuszczenie do obrotu: 6 czerwiec 2025 Data ostatniego przedłużenia pozwolenia: 21 maja 2026
10. DATA ZATWIERDZENIA LUB CZĘŚCIOWEJ ZMIANY TEKSTU
CHARAKTERYSTYKI PRODUKTU LECZNICZEGO
Szczegółowe informacje o tym produkcie leczniczym są dostępne na stronie internetowej Europejskiej Agencji Leków https://www.ema.europa.eu.
Więcej informacji o leku Duvyzat