


Charakterystyka produktu leczniczego - Cejemly
1. NAZWA PRODUKTU LECZNICZEGO
Cejemly 600 mg koncentrat do sporządzania roztworu do infuzji
2. SKŁAD JAKOŚCIOWY I ILOŚCIOWY
Jedna fiolka 20 ml koncentratu do sporządzania roztworu do infuzji zawiera 600 mg sugemalimabu.
Każdy ml koncentratu zawiera 30 mg sugemalimabu.
Sugemalimab jest całkowicie ludzkim przeciwciałem monoklonalnym skierowanym przeciwko ligandowi zaprogramowanej śmierci 1 (PD-L1) (izotyp IgG4), wytwarzanym w komórkach jajnika chomika chińskiego metodą rekombinacji DNA.
Substancja pomocnicza o znanym działaniu
Jedna fiolka zawiera 25,8 mg sodu.
Ten lek zawiera 2,04 mg polisorbatu 80 w każdej fiolce.
Pełny wykaz substancji pomocniczych, patrz punkt 6.1.
3. POSTAĆ FARMACEUTYCZNA
Koncentrat do sporządzania roztworu do infuzji.
Przejrzysty do opalizującego, bezbarwny do bladożółtego roztwór, zasadniczo wolny od widocznych cząstek, pH 5,3 do 5,7.
4. SZCZEGÓŁOWE DANE KLINICZNE
4.1 Wskazania do stosowania
Produkt leczniczy Cejemly w skojarzeniu z chemioterapią opartą na pochodnych platyny jest wskazany w leczeniu pierwszego rzutu dorosłych z przerzutowym niedrobnokomórkowym rakiem płuca (NDRP) bez mutacji aktywującej EGFR lub aberracji genomowych ALK, ROS1 lub RET.
Produkt leczniczy Cejemly w monoterapii jest wskazany w leczeniu nieoperacyjnego niedrobnokomórkowego raka płuca (NDRP) w stopniu zaawansowania III, bez mutacji aktywujących EGFR i bez aberracji genomowych ALK, ROS1 w obrębie guza, u dorosłych pacjentów, u których nowotwór wykazuje ekspresję PD-L1 na poziomie ≥1% komórek nowotworowych i u których nie doszło do progresji choroby po chemioradioterapii opartej na pochodnych platyny.
4.2 Dawkowanie i sposób podawania
Leczenie powinno być rozpoczynane i nadzorowane przez lekarzy mających doświadczenie w stosowaniu przeciwnowotworowych produktów leczniczych.
Testy na obecność PD-L1 u pacjentów z nieoperacyjnym NDRP w stopniu zaawansowania III Aby określić możliwość zakwalifikowania pacjenta do leczenia, należy ocenić ekspresję PD-L1 na komórkach nowotworowych za pomocą testu IVD ze znakiem CE z odpowiednim przewidzianym celem. Jeśli test IVD ze znakiem CE nie jest dostępny, wówczas należy zastosować alternatywny test poddany walidacji.
Dawkowanie
Przed rozpoczęciem leczenia sugemalimabem należy unikać stosowania kortykosteroidów ogólnoustrojowych lub leków immunosupresyjnych (patrz punkt 4.5).
Zalecana dawka
Zalecane dawki produktu leczniczego Cejemly do stosowania w monoterapii oraz w terapii skojarzonej przedstawiono w tabeli 1. Produkt leczniczy Cejemly podaje się w infuzji dożylnej trwającej 60 minut.
W przypadku podawania produktu leczniczego Cejemly w skojarzeniu z chemioterapią należy zapoznać się z Charakterystykami Produktu Leczniczego (ChPL) dotyczącymi produktów stosowanych w terapii skojarzonej (patrz także punkt 5.1).
Tabela 1. Zalecane dawki produktu leczniczego Cejemly podawanego dożylnie
| Wskazanie | Zalecana dawka i schemat dawkowania | Czas trwania leczenia |
| Cejemly w monoterapii | ||
Leczenie konsolidujące w nieoperacyjnym NDRP w stopniu III |
| Leczenie należy kontynuować do czasu wystąpienia progresji choroby lub nieakceptowalnej toksyczności. |
| Cejemly w terapii skojarzonej | ||
Leczenie pierwszego rzutu przerzutowego płaskonabłonko wego NDRP | W trakcie chemioterapii opartej na pochodnych platyny:
Po zakończeniu chemioterapii opartej na pochodnych platyny:
| Leczenie należy kontynuować do czasu wystąpienia progresji choroby lub nieakceptowalnej toksyczności. |
Leczenie pierwszego rzutu przerzutowe go niepłaskona błonkowego NDRP | W trakcie chemioterapii opartej na pochodnych platyny:
| Leczenie należy kontynuować do czasu wystąpienia progresji choroby lub nieakceptowalnej toksyczności. |
Po zakończeniu chemioterapii opartej na pochodnych platyny:
|
Modyfikacja leczenia
Nie należy zwiększać ani zmniejszać dawki sugemalimabu. W zależności od indywidualnego bezpieczeństwa i tolerancji może być konieczne wstrzymanie lub zakończenie leczenia. Zalecane modyfikacje leczenia przedstawiono w tabeli 2.
Tabela 2. Zalecane modyfikacje leczenia produktem leczniczym Cejemly
| Działanie niepożądane | Nasilenie* | Modyfikacja leczenia |
| Zapalenie płuc pochodzenia immunologicznego | Stopnia 2. | Wstrzymać leczenie do czasu zmniejszenia nasilenia działania niepożądanego do stopnia 0 do 1. |
| Stopnia 3. lub 4., lub nawracające stopnia 2. | Zakończyć leczenie na stałe. | |
| Zapalenie jelita grubego pochodzenia immunologicznego | Stopnia 2. lub 3. | Wstrzymać leczenie do czasu zmniejszenia nasilenia działania niepożądanego do stopnia 0 do 1. |
| Stopnia 4. lub nawracające stopnia 3. | Zakończyć leczenie na stałe. | |
| Zapalenie nerek pochodzenia immunologicznego | Zwiększenie stężenia kreatyniny we krwi stopnia 2. | Wstrzymać leczenie do czasu zmniejszenia nasilenia działania niepożądanego do stopnia 0 do 1. |
| Zwiększenie stężenia kreatyniny we krwi stopnia 3. lub 4. | Zakończyć leczenie na stałe. | |
| Zapalenie trzustki pochodzenia immunologicznego | Zapalenie trzustki stopnia 2.† | Wstrzymać leczenie do czasu zmniejszenia nasilenia działania niepożądanego do stopnia 0 do 1. |
| Zapalenie trzustki stopnia 3. lub 4. | Zakończyć leczenie na stałe. | |
| Toksyczność oczna pochodzenia immunologicznego | Toksyczność oczna stopnia 2. | Wstrzymać leczenie do czasu zmniejszenia nasilenia działania niepożądanego do stopnia 0 do 1. |
| Toksyczność oczna stopnia 3. lub 4. | Zakończyć leczenie na stałe. | |
| Zaburzenia endokrynologiczne pochodzenia immunologicznego | Objawowa niedoczynność tarczycy stopnia 2. lub 3. Nadczynność tarczycy stopnia 2. lub 3. Objawowe zapalenie przysadki stopnia 2. lub 3. Niewydolność kory nadnerczy stopnia 2. Hiperglikemia stopnia 3. związana z cukrzycą typu 1 | Wstrzymać leczenie do czasu zmniejszenia nasilenia działania niepożądanego do stopnia 0 do 1. |
| Niedoczynność tarczycy stopnia 4. Nadczynność tarczycy stopnia 4. Objawowe zapalenie przysadki stopnia 4. | Zakończyć leczenie na stałe. |
| Działanie niepożądane | Nasilenie* | Modyfikacja leczenia |
Niewydolność kory nadnerczy stopnia 3. lub 4. Hiperglikemia stopnia 4. związana z cukrzycą typu 1 | ||
| Zapalenie wątroby pochodzenia immunologicznego | Stopnia 2., aktywność aminotransferazy asparaginianowej (AspAT) lub aminotransferazy alaninowej (AlAT) >3 do 5 razy powyżej górnej granicy normy (GGN) lub stężenie bilirubiny całkowitej >1,5 do 3 razy powyżej GGN | Wstrzymać leczenie do czasu zmniejszenia nasilenia działania niepożądanego do stopnia 0 do 1. |
| Stopnia 3. lub 4., AspAT lub AlAT >5 razy powyżej GGN lub stężenie bilirubiny całkowitej >3 razy powyżej GGN | Zakończyć leczenie na stałe. | |
| Reakcje skórne pochodzenia immunologicznego | Stopnia 3. Podejrzewany zespół Stevensa-Johnsona (ang. Stevens-Johnson syndrome, SJS) lub toksyczna nekroliza naskórka (ang. toxic epidermal necrolysis, TEN) | Wstrzymać leczenie do czasu zmniejszenia nasilenia działania niepożądanego do stopnia 0 do 1. |
Stopnia 4. Stwierdzone SJS lub TEN | Zakończyć leczenie na stałe. | |
| Inne działania niepożądane pochodzenia immunologicznego | Pierwsze wystąpienie innych działań niepożądanych pochodzenia immunologicznego stopnia 2. lub stopnia 3. w zależności od nasilenia i rodzaju działania | Wstrzymać leczenie do czasu zmniejszenia nasilenia działania niepożądanego do stopnia 0 do 1. |
Zapalenie mięśnia sercowego stopnia 2., 3. lub 4. Zapalenie mózgu stopnia 3. lub 4. Zapalenie mięśni stopnia 4. Pierwsze wystąpienie innych działań niepożądanych pochodzenia immunologicznego stopnia 4. | Zakończyć leczenie na stałe. | |
Nawracające działania niepożądane o podłożu immunologicznym | Nawracające stopnia 3. lub 4. (z wyjątkiem zaburzeń endokrynologicznych) | Zakończyć leczenie na stałe. |
| Reakcje związane z infuzją | Stopnia 2. | Infuzję należy przerwać i można ją wznowić przy 50% poprzedniej szybkości, gdy reakcje związane z infuzją ustąpią lub zmniejszą się do stopnia ≤1., przy zapewnieniu ścisłej obserwacji. |
| Stopnia 3. lub 4. | Zakończyć leczenie na stałe. | |
| Działania niepożądane niemające podłoża immunologicznego | Stopnia 2. i 3. | Wstrzymać leczenie do czasu ustąpienia działań niepożądanych niemających podłoża immunologicznego do stopnia 0–1. |
| Stopnia 4. | Zakończyć leczenie na stałe. |
* Nasilenie toksyczności oceniono w oparciu o wspólne kryteria terminologiczne dotyczące zdarzeń niepożądanych National Cancer Institute, wersja 4.03 (ang. Common Terminology Criteria for Adverse Events, NCI CTCAE v4.03). † Zaleca się ciągłe monitorowanie kliniczne w przypadku bezobjawowego zapalenia trzustki lub zwiększenia aktywności enzymu trzustkowego/lipazy, ale nie jest wymagane tymczasowe przerwanie stosowania produktów leczniczych.
Szczególne grupy pacjentów
Osoby w podeszłym wieku
Nie jest wymagana modyfikacja leczenia sugemalimabem u pacjentów w podeszłym wieku (≥ 65 lat) (patrz punkt 5.1).
Zaburzenia czynności nerek
Nie jest wymagana modyfikacja leczenia sugemalimabem u pacjentów z łagodnymi lub umiarkowanymi zaburzeniami czynności nerek (patrz punkt 5.2). Nie badano sugemalimabu u pacjentów z ciężkimi zaburzeniami czynności nerek. Sugemalimab należy podawać z zachowaniem ostrożności pacjentom z ciężkimi zaburzeniami czynności nerek.
Zaburzenia czynności wątroby
Nie zaleca się modyfikacji leczenia sugemalimabem u pacjentów z łagodnymi zaburzeniami czynności wątroby (patrz punkt 5.2). Nie badano sugemalimabu u pacjentów z umiarkowanymi lub ciężkimi zaburzeniami czynności wątroby. Sugemalimab należy podawać z zachowaniem ostrożności pacjentom z umiarkowanymi lub ciężkimi zaburzeniami czynności wątroby.
Dzieci i młodzież
Nie określono bezpieczeństwa stosowania ani skuteczności sugemalimabu u dzieci w wieku poniżej 18 lat. Dane nie są dostępne.
Sposób podawania
Produkt leczniczy Cejemly jest przeznaczony wyłącznie do podania dożylnego. Sugemalimab po rozcieńczeniu podaje się w postaci infuzji dożylnej trwającej 60 minut. Sugemalimabu nie wolno podawać w szybkim wstrzyknięciu dożylnym ani w bolusie. Postępowanie w przypadku reakcji związanych z infuzją, patrz tabela 2.
| Rozcieńczony roztwór sugemalimabu należy podawać najpierw, a następnie chemioterapię. | |
| Chemioterapię można rozpocząć 30 minut po zakończeniu podawania sugemalimabu. | |
Instrukcja dotycząca rozcieńczania produktu leczniczego przed podaniem, patrz punkt 6.6.
4.3 Przeciwwskazania
Nadwrażliwość na substancję czynną lub na którąkolwiek substancję pomocniczą wymienioną w punkcie 6.1.
4.4 Specjalne ostrzeżenia i środki ostrożności dotyczące stosowania
Identyfikowalność
W celu poprawienia identyfikowalności biologicznych produktów leczniczych należy czytelnie zapisać nazwę i numer serii podawanego produktu.
Działania niepożądane pochodzenia immunologicznego
| U pacjentów otrzymujących sugemalimab wystąpiły działania niepożądane pochodzenia | |
| immunologicznego, w tym przypadki ciężkie i zakończone zgonem. | |
Działania niepożądane pochodzenia immunologicznego mogą wystąpić po zakończeniu leczenia. W badaniach klinicznych większość działań niepożądanych pochodzenia immunologicznego była odwracalna i można je było opanować poprzez wstrzymanie leczenia sugemalimabem, podanie kortykosteroidów i (lub) leczenie wspomagające. Działania niepożądane pochodzenia immunologicznego dotyczące więcej niż jednego układu organizmu mogą wystąpić jednocześnie.
W przypadku podejrzewanych działań niepożądanych pochodzenia immunologicznego należy zapewnić odpowiednią ocenę w celu potwierdzenia etiologii lub wykluczenia innych przyczyn. W zależności od nasilenia działania niepożądanego należy wstrzymać lub zakończyć na stałe leczenie sugemalimabem i rozważyć podanie kortykosteroidów. Po uzyskaniu poprawy do stopnia 1. lub 0 należy rozpocząć zmniejszanie dawki kortykosteroidów i kontynuować zmniejszanie dawki przez co najmniej 1 miesiąc. Rozpocząć ponownie podawanie sugemalimabu, jeśli po zmniejszeniu dawki kortykosteroidów działanie niepożądane utrzymuje się w stopniu 1. lub 0. Jeśli wystąpi inny epizod ciężkiego działania niepożądanego, zakończyć na stałe leczenie sugemalimabem (patrz punkty 4.2 i 4.4).
U pacjentów z wcześniej istniejącą chorobą autoimmunologiczną, dane z badań obserwacyjnych sugerują, że ryzyko działań niepożądanych pochodzenia immunologicznego po leczeniu inhibitorami immunologicznych punktów kontrolnych może być zwiększone w porównaniu z ryzykiem u pacjentów bez wcześniej istniejącej choroby autoimmunologicznej. Ponadto zaostrzenia choroby autoimmunologicznej występowały często, ale większość z nich miała łagodny przebieg i była możliwa do kontrolowania.
Zapalenie płuc pochodzenia immunologicznego
U pacjentów otrzymujących sugemalimab zgłaszano występowanie zapalenia płuc pochodzenia immunologicznego (patrz punkt 4.8). Pacjentów należy monitorować pod kątem objawów przedmiotowych i podmiotowych zapalenia płuc. Podejrzewane zapalenie płuc należy potwierdzić badaniem radiologicznym, aby wykluczyć inne przyczyny. W przypadku zapalenia płuc stopnia 2. należy wstrzymać leczenie sugemalimabem i podawać prednizon w dawce 1 do 2 mg/kg mc./dobę lub jego odpowiednik. Po uzyskaniu poprawy objawów do stopnia 0 lub 1. należy zmniejszać dawkę kortykosteroidów przez co najmniej 1 miesiąc. Leczenie sugemalimabem można ponownie rozpocząć, jeśli po zmniejszeniu dawki kortykosteroidów zdarzenie utrzymuje się w stopniu 0 do 1. Leczenie sugemalimabem należy zakończyć na stałe w przypadku ciężkiego (stopnia 3.), zagrażającego życiu (stopnia 4.) lub nawracającego umiarkowanego (stopnia 2.) zapalenia płuc (patrz punkt 4.2) i podawać metyloprednizolon w dawce 1 do 2 mg/kg mc./dobę lub jego odpowiednik.
Zapalenie płuc i popromienne zapalenie płuc
Popromienne zapalenie płuc jest często obserwowane u pacjentów poddawanych radioterapii płuc, a obraz kliniczny zapalenia płuc i popromiennego zapalenia płuc jest bardzo podobny. W badaniu GEMSTONE 301 zgłaszano przypadki zapalenia płuc lub popromiennego zapalenia płuc u pacjentów, którzy ukończyli leczenie obejmujące co najmniej 2 cykle jednoczasowej lub sekwencyjnej chemioradioterapii w okresie od 1 do 42 dni przed rozpoczęciem leczenia w ramach badania.
Pacjentów należy monitorować pod kątem przedmiotowych i podmiotowych objawów zapalenia płuc lub popromiennego zapalenia płuc. Podejrzewane popromienne zapalenie płuc należy potwierdzić badaniem obrazowym, wykluczając inne przyczyny infekcyjne i związane z chorobą, a w razie potwierdzenia należy stosować postępowanie zgodnie z zaleceniami przedstawionymi w punkcie 4.2.
Reakcje skórne pochodzenia immunologicznego
U pacjentów otrzymujących sugemalimab zgłaszano występowanie ciężkich reakcji skórnych pochodzenia immunologicznego (patrz punkt 4.8). Pacjentów należy monitorować pod kątem podejrzewanych ciężkich reakcji skórnych i należy wykluczyć inne przyczyny. W przypadku reakcji skórnych stopnia 3. należy wstrzymać leczenie sugemalimabem do czasu powrotu do stopnia 0 do 1. i podawać prednizon w dawce 1 do 2 mg/kg mc./dobę lub jego odpowiednik. W przypadku reakcji skórnych stopnia 4. należy na stałe zakończyć leczenie sugemalimabem i podać kortykosteroidy.
U pacjentów otrzymujących inhibitory immunologicznych punktów kontrolnych PD-1/PD-L1 zgłaszano przypadki zespołu Stevensa-Johnsona (SJS) i toksycznej nekrolizy naskórka (TEN). W przypadku podejrzewanego SJS lub TEN należy wstrzymać leczenie sugemalimabem, a pacjenta należy skierować do specjalistycznego oddziału w celu oceny i leczenia. W przypadku potwierdzonego SJS lub TEN należy na stałe zakończyć leczenie sugemalimabem (patrz punkt 4.2).
Należy zachować ostrożność w przypadku rozważania stosowania sugemalimabu u pacjenta, u którego wcześniej wystąpiła ciężka lub zagrażająca życiu skórna reakcja niepożądana podczas wcześniejszego leczenia innymi immunostymulującymi lekami przeciwnowotworowymi.
Zapalenie jelita grubego pochodzenia immunologicznego
U pacjentów otrzymujących sugemalimab w monoterapii zgłaszano występowanie zapalenia jelita grubego pochodzenia immunologicznego (patrz punkt 4.8). Pacjentów należy monitorować pod kątem objawów przedmiotowych i podmiotowych zapalenia jelita grubego i należy wykluczyć inne przyczyny. W przypadku zapalenia jelita grubego stopnia 2. należy wstrzymać leczenie sugemalimabem i podawać prednizon w dawce 1 do 2 mg/kg mc./dobę lub jego odpowiednik. W przypadku zapalenia jelita grubego stopnia 3. należy wstrzymać leczenie sugemalimabem i podawać metyloprednizolon w dawce 1 do 2 mg/kg mc./dobę lub jego odpowiednik. Leczenie sugemalimabem można ponownie rozpocząć, jeśli po stopniowym zmniejszaniu dawki kortykosteroidów zdarzenie utrzymuje się w stopniu 0 do 1. Leczenie sugemalimabem należy zakończyć na stałe w przypadku zagrażającego życiu (stopnia 4.) lub nawracającego stopnia 3. zapalenia jelita grubego (patrz punkt 4.2) i podawać metyloprednizolon w dawce 1 do 2 mg/kg mc./dobę lub jego odpowiednik.
Zapalenie wątroby pochodzenia immunologicznego
U pacjentów otrzymujących sugemalimab występowało zapalenie wątroby pochodzenia immunologicznego (patrz punkt 4.8). Pacjentów należy monitorować pod kątem nieprawidłowych wyników testów wątrobowych przed rozpoczęciem leczenia sugemalimabem i zgodnie ze wskazaniami klinicznymi w jego trakcie. W przypadku zapalenia wątroby stopnia 2. należy wstrzymać leczenie sugemalimabem i podawać prednizon w dawce 1 do 2 mg/kg mc./dobę lub jego odpowiednik. Leczenie sugemalimabem można ponownie rozpocząć, jeśli po zmniejszeniu dawki kortykosteroidów zdarzenie utrzymuje się w stopniu 0 lub 1. Leczenie sugemalimabem należy zakończyć na stałe w przypadku ciężkiego (stopnia 3.) lub zagrażającego życiu (stopnia 4.) zapalenia wątroby (patrz punkt 4.2) i podawać metyloprednizolon w dawce 1 do 2 mg/kg mc./dobę lub jego odpowiednik.
Zapalenie nerek pochodzenia immunologicznego
U pacjentów otrzymujących sugemalimab zgłaszano występowanie zapalenia nerek pochodzenia immunologicznego (patrz punkt 4.8). Pacjentów należy monitorować pod kątem nieprawidłowych wyników badań czynności nerek przed rozpoczęciem leczenia sugemalimabem i okresowo w jego trakcie, a następnie leczyć zgodnie z zaleceniami. W przypadku zapalenia nerek stopnia 2. należy wstrzymać leczenie sugemalimabem i podawać prednizon w dawce 1 do 2 mg/kg mc./dobę lub jego odpowiednik. W przypadku zapalenia nerek stopnia 2. leczenie sugemalimabem można ponownie rozpocząć, jeśli po zmniejszeniu dawki kortykosteroidów zdarzenie utrzymuje się w stopniu 0 do 1. Leczenie sugemalimabem należy zakończyć na stałe w przypadku ciężkiego (stopnia 3.) lub zagrażającego życiu (stopnia 4.) zapalenia nerek (patrz punkt 4.2) i podawać metyloprednizolon w dawce 1 do 2 mg/kg mc./dobę lub jego odpowiednik.
Endokrynopatie pochodzenia immunologicznego
U pacjentów otrzymujących leczenie sugemalimabem zgłaszano występowanie endokrynopatii pochodzenia immunologicznego, w tym nadczynności tarczycy, niedoczynności tarczycy, zapalenia tarczycy, cukrzycy, niewydolności nadnerczy i zapalenia przysadki (patrz punkt 4.8).
U pacjentów otrzymujących sugemalimab zgłaszano występowanie zaburzeń czynności tarczycy, w tym nadczynności tarczycy, niedoczynności tarczycy i zapalenia tarczycy. Mogą one wystąpić w dowolnym momencie leczenia; z tego powodów pacjentów należy monitorować pod kątem zmian czynności tarczycy oraz klinicznych objawów przedmiotowych i podmiotowych zaburzeń czynności tarczycy (na początku leczenia, okresowo w trakcie leczenia oraz zgodnie ze wskazaniami na podstawie oceny klinicznej).
W przypadku objawowej niedoczynności tarczycy należy wstrzymać leczenie sugemalimabem i należy rozpocząć terapię zastępczą tyroksyną zależnie od potrzeb. W przypadku objawowej nadczynności tarczycy należy wstrzymać leczenie sugemalimabem i należy rozpocząć podawanie leków przeciwtarczycowych zależnie od potrzeb. Leczenie sugemalimabem można ponownie rozpocząć, gdy objawy są kontrolowane, a czynność tarczycy ulega poprawie. Leczenie sugemalimabem należy zakończyć na stałe w przypadku zagrażającej życiu (stopnia 4.) niedoczynności tarczycy i nadczynności tarczycy (patrz punkt 4.2).
U pacjentów otrzymujących sugemalimab zgłaszano występowanie cukrzycy typu 1. Pacjentów należy monitorować pod kątem hiperglikemii lub innych objawów przedmiotowych i podmiotowych cukrzycy i podawać im insulinę zgodnie ze wskazaniami klinicznymi. W przypadku cukrzycy typu 1 związanej z hiperglikemią stopnia 3. należy wstrzymać leczenie sugemalimabem. Leczenie sugemalimabem można ponownie rozpocząć, jeśli osiągnięto kontrolę metaboliczną na insulinowej terapii zastępczej. Leczenie sugemalimabem należy zakończyć na stałe w przypadku cukrzycy typu 1 związanej z zagrażającą życiu (stopnia 4.) hiperglikemią (patrz punkt 4.2).
U pacjentów otrzymujących sugemalimab zgłaszano występowanie niewydolności kory nadnerczy. U pacjentów otrzymujących sugemalimab zgłaszano również występowanie zapalenia przysadki. Pacjentów należy monitorować pod kątem objawów przedmiotowych i podmiotowych niewydolności kory nadnerczy lub zapalenia przysadki (w tym niedoczynności przysadki) i należy wykluczyć inne przyczyny. W przypadku niewydolności kory nadnerczy stopnia 2. lub w przypadku zapalenia przysadki stopnia 2. lub 3. należy wstrzymać leczenie sugemalimabem (patrz punkt 4.2). Leczenie sugemalimabem można ponownie rozpocząć, jeśli nasilenie zdarzenia zmniejszy się do stopnia 0 do 1. Należy podawać kortykosteroidy w celu leczenia niewydolności kory nadnerczy lub zapalenia przysadki oraz inną hormonalną terapię zastępczą (taką jak tyroksyna u pacjentów z zapaleniem przysadki) zgodnie ze wskazaniami klinicznymi. Należy monitorować czynność przysadki mózgowej i stężenie hormonów, aby zapewnić odpowiednią substytucję hormonalną. W przypadku niewydolności kory nadnerczy stopnia 3. lub 4. i w przypadku zapalenia przysadki stopnia 4. należy na stałe zakończyć leczenie sugemalimabem.
Zapalenie mięśni pochodzenia immunologicznego
U pacjentów otrzymujących sugemalimab zgłaszano występowanie zapalenia mięśni pochodzenia immunologicznego z bardzo małą częstością lub z opóźnionym początkiem objawów (patrz punkt 4.8). Pacjentów należy monitorować pod kątem potencjalnego zapalenia mięśni i należy wykluczyć inne przyczyny. Jeśli u pacjenta wystąpią objawy przedmiotowe i podmiotowe zapalenia mięśni, należy wdrożyć ścisłe monitorowanie, a pacjenta niezwłocznie skierować do specjalisty w celu oceny i leczenia. W zależności od nasilenia działania niepożądanego należy wstrzymać lub zakończyć na stałe leczenie sugemalimabem (patrz punkt 4.2). W przypadku zapalenia mięśni stopnia 2. należy podawać prednizon w dawce 1 do 2 mg/kg mc./dobę lub jego odpowiednik. W przypadku zapalenia mięśni stopnia 3. lub 4. należy podawać metyloprednizolon w dawce 1 do 2 mg/kg mc./dobę lub jego odpowiedniki.
Zapalenie mięśnia sercowego pochodzenia immunologicznego
U pacjentów otrzymujących sugemalimab zgłaszano występowanie zapalenia mięśnia sercowego pochodzenia immunologicznego (patrz punkt 4.8). Należy monitorować pacjentów pod kątem podejrzewanego zapalenia mięśnia sercowego i wykluczyć inne przyczyny. W przypadku podejrzenia zapalenia mięśnia sercowego należy wstrzymać leczenie sugemalimabem, niezwłocznie rozpocząć podawanie ogólnoustrojowych kortykosteroidów w dawce od 1 do 2 mg/kg mc./dobę prednizonu lub jego odpowiednika oraz niezwłocznie rozpocząć konsultację kardiologiczną i diagnostykę zgodnie z aktualnymi wytycznymi klinicznymi. Po ustaleniu rozpoznania zapalenia mięśnia sercowego należy zakończyć na stałe leczenie sugemalimabem w przypadku zapalenia mięśnia sercowego stopnia 2., 3. lub 4. (patrz punkt 4.2).
Zapalenie trzustki pochodzenia immunologicznego
U pacjentów otrzymujących sugemalimab zgłaszano występowanie zapalenia trzustki pochodzenia immunologicznego (patrz punkt 4.8). Pacjentów należy ściśle monitorować pod kątem wystąpienia objawów przedmiotowych lub podmiotowych sugerujących ostre zapalenie trzustki oraz zwiększenia stężenia amylazy lub lipazy w surowicy. W przypadku zapalenia trzustki stopnia 2. należy wstrzymać leczenie sugemalimabem i podawać prednizon w dawce 1 do 2 mg/kg mc./dobę lub jego odpowiednik. W przypadku zapalenia trzustki stopnia 2. leczenie sugemalimabem można ponownie rozpocząć, jeśli po zmniejszeniu dawki kortykosteroidów zdarzenie utrzymuje się w stopniu 0 do 1. Leczenie sugemalimabem należy zakończyć na stałe w przypadku ciężkiego (stopnia 3.) lub zagrażającego życiu (stopnia 4.) zapalenia trzustki (patrz punkt 4.2) i podawać metyloprednizolon w dawce 1 do 2 mg/kg mc./dobę lub jego odpowiednik.
Toksyczność oczna pochodzenia immunologicznego
U pacjentów otrzymujących sugemalimab zgłaszano występowanie toksyczności ocznej pochodzenia immunologicznego (patrz punkt 4.8). W przypadku toksyczności ocznej stopnia 2. należy wstrzymać leczenie sugemalimabem i podawać prednizon w dawce 1 do 2 mg/kg mc./dobę lub jego odpowiednik. W przypadku toksyczności ocznej stopnia 2. leczenie sugemalimabem można ponownie rozpocząć, jeśli po zmniejszeniu dawki kortykosteroidów zdarzenie utrzymuje się w stopniu 0 do 1. Leczenie sugemalimabem należy zakończyć na stałe w przypadku ciężkiej (stopnia 3.) lub zagrażającej życiu (stopnia 4.) toksyczności ocznej (patrz punkt 4.2) i podawać metyloprednizolon w dawce 1 do 2 mg/kg mc./dobę lub jego odpowiednik.
Inne działania niepożądane pochodzenia immunologicznego
U pacjentów otrzymujących sugemalimab zgłaszano inne działania niepożądane pochodzenia immunologicznego, w tym zaburzenia górnego odcinka przewodu pokarmowego pochodzenia immunologicznego, zapalenie stawów pochodzenia immunologicznego, pancytopenię/bicytopenię pochodzenia immunologicznego, zapalenie opon mózgowych i mózgu/zapalenie mózgu pochodzenia immunologicznego, zespół Guillaina-Barrego/demielinizację pochodzenia immunologicznego, rabdomiolizę/miopatię pochodzenia immunologicznego, niedokrwistość hemolityczną o podłożu immunologicznym oraz zapalenie naczyń o podłożu immunologicznym (patrz punkt 4.8).
Pacjentów należy monitorować pod kątem podejrzewanych działań niepożądanych pochodzenia immunologicznego, należy przeprowadzić odpowiednią ocenę w celu potwierdzenia etiologii lub wykluczenia innych przyczyn. W zależności od nasilenia działania niepożądanego należy wstrzymać lub zakończyć na stałe leczenie sugemalimabem (patrz punkt 4.2). W przypadku działań niepożądanych o podłożu immunologicznym stopnia 2. należy podawać prednizon w dawce 1 do 2 mg/kg mc./dobę lub jego odpowiednik. W przypadku działań niepożądanych stopnia 3. lub 4. należy podawać metyloprednizolon w dawce 1 do 2 mg/kg mc./dobę lub jego odpowiedniki.
Reakcje związane z infuzją
U pacjentów otrzymujących sugemalimab zgłaszano występowanie reakcji związanych z infuzją, w tym reakcji anafilaktycznej, nadmiernej potliwości, gorączki, dreszczy, rumienia i wysypki (patrz punkt 4.8). Pacjentów należy ściśle monitorować pod kątem klinicznych objawów przedmiotowych i podmiotowych reakcji na infuzję i postępować zgodnie z zaleceniami podanymi w punkcie 4.2.
Pacjenci wykluczeni z badań klinicznych
Pacjenci z następującymi stanami zostali wykluczeni z badania klinicznego: aktywna choroba autoimmunologiczna; leczenie immunosupresyjne; podanie szczepionki zawierającej żywe wirusy w ciągu 28 dni od rozpoczęcia badania; zakażenie wirusem HIV, zakażenie wirusem zapalenia wątroby typu B lub zapalenia wątroby typu C; śródmiąższowa choroba płuc lub idiopatyczne zwłóknienie płuc w wywiadzie.
Sód
Produkt leczniczy zawiera 51,6 mg sodu na dawkę 1200 mg i 64,5 mg sodu na dawkę 1500 mg, co odpowiada 2,58% i 3,23% zalecanej przez WHO maksymalnej 2 g dobowej dawki sodu u osób dorosłych. Jednak roztwór chlorku sodu do infuzji o stężeniu 9 mg/mL (0,9%) stosuje się do rozcieńczenia produktu Cejemly przed podaniem i należy to wziąć pod uwagę w kontekście dobowego spożycia sodu przez pacjenta.
Polisorbat 80
Ten lek zawiera 4,08 mg polisorbatu 80 w każdej dawce 1200 mg i 5,10 mg polisorbatu 80 w każdej dawce 1500 mg. Polisorbaty mogą powodować reakcje alergiczne.
Karta pacjenta
Wszyscy lekarze podający sugemalimab muszą zapoznać się z Informacją dla lekarzy i Wytycznymi dotyczącymi postępowania. Lekarz musi omówić z pacjentem zagrożenia związane z leczeniem sugemalimabem. Pacjent otrzyma kartę pacjenta i zostanie poinstruowany przez lekarza, aby nosił ją przy sobie przez cały czas.
4.5 Interakcje z innymi produktami leczniczymi i inne rodzaje interakcji
Nie przeprowadzono formalnych badań interakcji farmakokinetycznych z sugemalimabem. Ponieważ sugemalimab jest usuwany z krążenia poprzez katabolizm, nie oczekuje się żadnych interakcji metabolicznych z innymi produktami leczniczymi.
Przed rozpoczęciem leczenia sugemalimabem należy unikać stosowania kortykosteroidów ogólnoustrojowych lub leków immunosupresyjnych ze względu na ich potencjalny wpływ na aktywność farmakodynamiczną i skuteczność sugemalimabu. Ogólnoustrojowe kortykosteroidy lub inne leki immunosupresyjne można jednak stosować po rozpoczęciu podawania sugemalimabu w celu leczenia działań niepożądanych pochodzenia immunologicznego (patrz punkt 4.4).
4.6 Wpływ na płodność, ciążę i laktację
Kobiety w wieku rozrodczym, antykoncepcja u kobiet
Kobietom w wieku rozrodczym należy doradzić, aby zapobiegały ciąży w trakcie leczenia sugemalimabem. Kobiety w wieku rozrodczym otrzymujące sugemalimab powinny stosować skuteczną metodę antykoncepcji w trakcie leczenia i przez co najmniej 4 miesiące po przyjęciu ostatniej dawki sugemalimabu (patrz poniżej i punkt 5.3).
Ciąża
Brak danych dotyczących stosowania sugemalimabu u kobiet w ciąży. Nie przeprowadzono badań toksycznego wpływu sugemalimabu na reprodukcję i rozwój u zwierząt. Wykazano jednak, że blokada sygnalizacji PD-L1 w mysich modelach ciąży zaburza tolerancję na płód i zwiększa utratę płodu (patrz punkt 5.3).
Sugemalimab nie jest zalecany do stosowania w okresie ciąży oraz u kobiet w wieku rozrodczym niestosujących skutecznej metody antykoncepcji.
Karmienie piersią
Nie wiadomo, czy sugemalimab przenika do mleka ludzkiego. Ponieważ wiadomo, że przeciwciała mogą przenikać do mleka ludzkiego, nie można wykluczyć zagrożenia dla noworodków/dzieci. Należy podjąć decyzję, czy przerwać karmienie piersią czy przerwać leczenie sugemalimabem, biorąc pod uwagę korzyści z karmienia piersią dla dziecka i korzyści z leczenia sugemalimabem dla matki.
Płodność
Nie są dostępne dane kliniczne dotyczące możliwego wpływu sugemalimabu na płodność. Dane z badań na zwierzętach nie wykazały znaczącego wpływu na męskie i żeńskie narządy rozrodcze (patrz punkt 5.3).
4.7 Wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn
Sugemalimab wywiera niewielki wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn. U niektórych pacjentów zgłaszano występowanie zmęczenia po podaniu sugemalimabu (patrz punkt 4.8). Pacjentom, u których występuje zmęczenie, należy doradzić, aby nie prowadzili pojazdów i nie obsługiwali maszyn aż do ustąpienia objawów.
4.8 Działania niepożądane
Podsumowanie profilu bezpieczeństwa
Bezpieczeństwo stosowania sugemalimabu oceniano u 1003 pacjentów otrzymujących dawkę 1200 mg co 3 tygodnie w badaniach klinicznych w różnych typach nowotworów. Wśród tych 1003 pacjentów 435 otrzymywało sugemalimab w skojarzeniu z chemioterapią, a 568 otrzymywało sugemalimab w monoterapii.
Częstość występowania działań niepożądanych u pacjentów leczonych w skojarzeniu z chemioterapią wynosiła 95,6%. Najczęstszymi działaniami niepożądanymi (≥10%) były: niedokrwistość (77,5%), zwiększenie aktywności enzymów wątrobowych (42,5%), wysypka (26,2%), hiperlipidemia (21,6%), hiperglikemia (18,4%), hiponatremia (16,8%), hipokaliemia (15,6%), niedoczynność tarczycy (15,6%), nadczynność tarczycy (15,2%), białkomocz (14,0%), ból brzucha (13,8%), zmęczenie (13,3%), ból stawów (12,2%), niedoczulica (11,5%) i hipokalcemia (10,1%). Częstość występowania działań niepożądanych stopnia ≥ 3. u tych pacjentów wynosiła 33,1%. Najczęstszymi działaniami niepożądanymi stopnia ≥ 3. (> 1%) były: niedokrwistość (17,5%), hiponatremia (4,4%), hipokaliemia (3,0%), hiperlipidemia (2,3%), zwiększenie aktywności enzymów wątrobowych (2,3%), zwiększenie aktywności amylazy (2,1%), nieprawidłowa czynność wątroby (1,8%), hiperglikemia (1,6%), zmęczenie (1,4%), wysypka (1,4%), nadciśnienie tętnicze (1,4%) i zapalenie płuc (1,1%).
Częstość występowania działań niepożądanych u pacjentów otrzymujących monoterapię wynosiła 81,5%. Najczęściej występującymi działaniami niepożądanymi (≥10%) były: zwiększenie aktywności enzymów wątrobowych (28,3%), niedokrwistość (22,9%), niedoczynność tarczycy (22,5%), wysypka (17,1%), gorączka (15,3%), nadczynność tarczycy (14,4%), zwiększenie stężenia bilirubiny we krwi (13,0%), hiperlipidemia (12,9%), białkomocz (12,3%) i hiperglikemia (10,9%). Częstość występowania działań niepożądanych stopnia ≥3 u tych pacjentów wynosiła 16,7%. Najczęstszymi działaniami niepożądanymi stopnia ≥3 (>1%) były: niedokrwistość (3,2%), zwiększenie aktywności enzymów wątrobowych (3,0%), zwiększenie stężenia bilirubiny we krwi (1,8%), nadciśnienie tętnicze (1,6%), hipokaliemia (1,4%), hiponatremia (1,4%), wysypka (1,2%) i hiperlipidemia (1,2%).
Tabelaryczne zestawienie działań niepożądanych
Działania niepożądane obserwowane w badaniach klinicznych sugemalimabu w skojarzeniu z chemioterapią oraz sugemalimabu w monoterapii wymieniono w tabeli 3. Działania te są przedstawione według klasyfikacji układów i narządów oraz częstości występowania. Częstość występowania jest określona jako: bardzo często (≥ 1/10); często (≥ 1/100 do < 1/10); niezbyt często (≥ 1/1 000 do < 1/100); rzadko (≥ 1/10 000 do < 1/1 000) i bardzo rzadko (< 1/10 000). W obrębie każdej grupy o określonej częstości występowania działania niepożądane wymieniono zgodnie ze zmniejszającą się częstością.
Tabela 3. Działania niepożądane
| W skojarzeniu z chemioterapią | Monoterapia | |
| Zaburzenia krwi i układu chłonnego | ||
| Bardzo często | niedokrwistość | niedokrwistość |
| Niezbyt często | pancytopenia/bicytopenia pochodzenia immunologicznego* | niedokrwistość hemolityczna |
| Zaburzenia układu immunologicznego | ||
| Niezbyt często | reakcja anafilaktyczna | reakcje nadwrażliwości, zapalenie naczyń z obecnością przeciwciał przeciwko cytoplazmie neutrofili |
| Zaburzenia endokrynologiczne | ||
| Bardzo często | niedoczynność tarczycy a,#, nadczynność tarczycy b,# | niedoczynność tarczycy a,#, nadczynność tarczycy b,# |
| Niezbyt często | zapalenie przysadki pochodzenia immunologicznego*, niewydolność kory nadnerczy, | zapalenie przysadki pochodzenia immunologicznego* |
| zapalenie tarczycy o podłożu immunologicznym | ||
| Zaburzenia metabolizmu i odżywiania | ||
| Bardzo często | hiperlipidemiac, hiperglikemiad, hiponatremia, hipokaliemia, hipokalcemiae | hiperlipidemiac, hiperglikemiad |
| Często | hiperurykemiaf, hipochloremiag, hipomagnezemia, cukrzyca# | hipokaliemia, hiponatremia |
| Niezbyt często | dyslipidemia | cukrzyca# |
| Zaburzenia układu nerwowego | ||
| Bardzo często | niedoczulicah | |
| Często | neuropatia obwodowa | |
| Niezbyt często | zapalenie mózgu o podłożu immunologicznym, zespół Guillaina‑Barrego/demielinizac ja pochodzenia immunologicznego* | |
| Zaburzenia oka | ||
| Często | zapalenie spojówek, suchość oka | |
| Niezbyt często | zapalenie spojówek | |
| Zaburzenia serca | ||
| Często | tachykardiai | tachykardiai |
| Niezbyt często | zapalenie mięśnia sercowego o podłożu immunologicznym | zapalenie mięśnia sercowegoj |
| Zaburzenia naczyniowe | ||
| Często | nadciśnienie tętnicze | nadciśnienie tętnicze |
| Zaburzenia układu oddechowego, klatki piersiowej i śródpiersia | ||
| Często | zapalenie płuck | zapalenie płuck |
| Zaburzenia żołądka i jelit | ||
| Bardzo często | ból brzuchal | |
| Często | zapalenie jamy ustnejm, suchość w jamie ustnej | biegunka, zapalenie jamy ustnejm |
| Niezbyt często | zapalenie trzustki, zapalenie odbytnicy | zapalenie jelita grubego# |
| Zaburzenia wątroby i dróg żółciowych | ||
| Bardzo często | zwiększenie aktywności enzymów wątrobowychn | zwiększenie aktywności enzymów wątrobowychn, zwiększenie stężenia bilirubiny we krwio |
| Często | nieprawidłowa czynność wątroby, zwiększenie stężenia bilirubiny we krwio, zapalenie wątrobyp | nieprawidłowa czynność wątroby |
| Niezbyt często | zapalenie wątrobyp | |
| Zaburzenia skóry i tkanki podskórnej | ||
| Bardzo często | wysypkaq | wysypkaq |
| Często | hipopigmentacja skóryr | |
| Zaburzenia mięśniowo‑szkieletowe i tkanki łącznej | ||
| Bardzo często | ból stawów | |
| Często | ból mięśni, ból kości | ból stawów, ból mięśni |
| Niezbyt często | zapalenie stawów o podłożu immunologicznym | zapalenie mięśnis, zapalenie stawów o podłożu immunologicznym |
| Zaburzenia nerek i dróg moczowych | ||
Bardzo często białkomoczt białkomoczt Często zwiększenie stężenia
kreatyniny we krwi, zapalenie nereku,#
zwiększenie stężenia kreatyniny we krwi, zapalenie nereku,#
Zaburzenia ogólne i stany w miejscu podania
Bardzo często zmęczenie gorączka Często zmęczenie Badania diagnostyczne
Często zwiększenie aktywności
fosfokinazy kreatynowej we krwiv, zwiększenie aktywności amylazy, zwiększenie
aktywności lipazy
zwiększenie aktywności fosfokinazy kreatynowej we krwiv, zwiększenie aktywności amylazy
Niezbyt często zwiększenie stężenia troponiny
T, zmniejszenie stężenia kortyzolu
zwiększenie stężenia troponiny T
Urazy, zatrucia i powikłania po zabiegach
Często reakcja związana z infuzją
Niezbyt często reakcja związana z infuzją *Pogrupowane terminy, które odnoszą się do efektu klasy działania niepożądanego pochodzenia immunologicznego. W badaniach klinicznych sugemalimabu w monoterapii lub w skojarzeniu z chemioterapią obserwowano jedynie zahamowanie czynności szpiku, zmniejszenie stężenia kortykotropiny we krwi i zapalenie nerwów, odpowiednio w ramach pancytopenii/bicytopenii, zapalenia przysadki i zespołu Guillaina-Barrego/demielinizacji pochodzenia immunologicznego.
# To działanie niepożądane może mieć podłoże immunologiczne.
Poniższe terminy określają grupę powiązanych zdarzeń, które opisują stan medyczny, a nie pojedyncze zdarzenie:
a. Niedoczynność tarczycy (niedoczynność tarczycy, zwiększenie stężenia tyreotropiny we krwi, zmniejszenie stężenia wolnej tyroksyny, zmniejszenie stężenia wolnej trijodotyroniny) b. Nadczynność tarczycy (nadczynność tarczycy, zmniejszenie stężenia tyreotropiny we krwi, zwiększenie stężenia tyroksyny, zwiększenie stężenia wolnej tyroksyny, zwiększenie stężenia wolnej trijodotyroniny) c. Hiperlipidemia (hiperlipidemia, hipercholesterolemia, hipertriglicerydemia, zwiększenie stężenia triglicerydów we krwi, zwiększenie stężenia cholesterolu we krwi)
d. Hiperglikemia (hiperglikemia, zwiększenie stężenia glukozy we krwi)
e. Hipokalcemia (hipokalcemia, zmniejszenie stężenia wapnia we krwi)
f. Hiperurykemia (hiperurykemia, zwiększenie stężenia kwasu moczowego we krwi) g. Hipochloremia (hipochloremia, zmniejszenie stężenia chlorków we krwi)
h. Niedoczulica (niedoczulica, znieczulenie)
i. Tachykardia (częstoskurcz, częstoskurcz zatokowy, częstoskurcz nadkomorowy, częstoskurcz przedsionkowy, migotanie przedsionków, migotanie komór)
j. Zapalenie mięśnia sercowego (zapalenie mięśnia sercowego, zapalenie mięśnia sercowego o podłożu immunologicznym)
k. Zapalenie płuc (zapalenie płuc, choroba płuc o podłożu immunologicznym, śródmiąższowa choroba płuc)
l. Ból brzucha (ból brzucha, dyskomfort w jamie brzusznej, rozdęcie brzucha, ból górnej części brzucha) m. Zapalenie jamy ustnej (zapalenie jamy ustnej, owrzodzenia jamy ustnej)
n. Zwiększenie aktywności enzymów wątrobowych (zwiększenie aktywności aminotransferazy alaninowej, zwiększenie aktywności aminotransferazy asparaginianowej, zwiększenie aktywności fosfatazy alkalicznej we krwi, zwiększenie aktywności gamma-glutamylotransferazy, zwiększenie aktywności aminotransferaz)
o. Zwiększenie stężenia bilirubiny we krwi (zwiększenie stężenia bilirubiny niesprzężonej we krwi, zwiększenie stężenia bilirubiny sprzężonej, zwiększenie stężenia bilirubiny we krwi) p. Zapalenie wątroby (zapalenie wątroby, zaburzenia wątroby o podłożu immunologicznym, zapalenie wątroby o podłożu immunologicznym, polekowe uszkodzenie wątroby, niewydolność wątroby) q. Wysypka (wysypka, wysypka plamisto-grudkowa, wyprysk, rumień, zapalenie skóry, trądzikowe zapalenie skóry, wysypka rumieniowa, wysypka świądowa, pokrzywka, świąd, zapalenie skóry
o podłożu immunologicznym, grudki, polekowe wykwity skórne)
r. Hipopigmentacja skóry (hipopigmentacja skóry, depigmentacja skóry, leukoderma) s. Zapalenie mięśni (zapalenie mięśni, zapalenie mięśni o podłożu immunologicznym) t. Białkomocz (białkomocz, obecność białka w moczu)
u. Zapalenie nerek (zapalenie nerek, zaburzenia czynności nerek, uszkodzenie nerek, niewydolność nerek, ostre uszkodzenie nerek)
v. Zwiększenie aktywności fosfokinazy kreatynowej we krwi (zwiększenie aktywności fosfokinazy kreatynowej we krwi, zwiększenie aktywności fosfokinazy kreatynowej MB we krwi)
Opis wybranych działań niepożądanych
| Dane dotyczące następujących działań niepożądanych o podłożu immunologicznym opierają się na | |
| informacjach zebranych w grupie 1003 pacjentów, spośród których 435 pacjentów leczono | |
sugemalimabem w skojarzeniu z chemioterapią, a 568 pacjentów otrzymywało sugemalimab w
| monoterapii |
w badaniach klinicznych. Wytyczne dotyczące postępowania w przypadku tych działań
| niepożądanych opisano w |
Działania niepożądane pochodzenia immunologicznego
Niedoczynność tarczycy pochodzenia immunologicznego
Niedoczynność tarczycy pochodzenia immunologicznego zgłaszano u 14,3% pacjentów leczonych
| sugemalimabem w skojarzeniu z chemioterapią. Większość zdarzeń miała nasilenie stopnia 1. lub 2 |
.
| i zgłaszano je odpowiednio u 9,2% i 4,8% pacjentów. Niedoczynność tarczycy stopnia 3. wystąpiła | |
| u 0,2% pacjentów. Nie zgłaszano występowania ciężkiej niedoczynności tarczycy. | |
Zdarzenia prowadzące do wstrzymania i zakończenia leczenia zgłaszano odpowiednio u 0,9% i 0,2% pacjentów.
| Mediana czasu do wystąpienia wynosiła 112 dni (zakres: 16 do 607 dni), a mediana czasu trwania | |||||||
| wynosiła 83 dni (zakres:1+ do 857+ dni). | |||||||
| Niedoczynność tarczycy o podłożu immunologicznym zgłoszono u 16,7% pacjentów leczonych | |||||||
| sugemalimabem | w monoterapii | . Większość zdarzeń miała nasilenie stopnia 1. lub 2. i wystąpiły one | |||||
| odpowiednio u 10,9% i 5,1% pacjentów. Niedoczynność tarczycy stopnia 3. zgłoszono u 0,7% | |||||||
| pacjentów. Nie odnotowano ciężkich przypadków niedoczynności tarczycy. | |||||||
Zdarzenia prowadzące do wstrzymania i zakończenia leczenia wystąpiły odpowiednio u 1,6% i 0,2% pacjentów.
| Mediana czasu | ||
| do wystąpienia zdarzenia wynosiła 92 dni (zakres: 20 do 683 dni), a mediana czasu trwania wynosiła | ||
| 125 dni (zakres: 2+ do 979+ dni). | ||
Nadczynność tarczycy pochodzenia immunologicznego
Nadczynność tarczycy pochodzenia immunologicznego zgłaszano u 9,4% pacjentów leczonych
| sugemalimabem w skojarzeniu z chemioterapią. Wszystkie zdarzenia miały nasilenie stopnia 1. i 2. | |
| i zgłaszano je odpowiednio u 8,7% i 0,7% pacjentów. | |
Nie wystąpiły ciężkie zdarzenia ani zdarzenia prowadzące do wstrzymania lub zakończenia leczenia. Mediana czasu do wystąpienia wynosiła 91 dni (zakres: 20 do 620 dni), a mediana czasu trwania wynosiła 44 dni (zakres: 10 do 484+ dni). Nadczynność tarczycy o podłożu immunologicznym zgłoszono u 11,3% pacjentów leczonych
| sugemalimabem w monoterapii. Większość zdarzeń miała nasilenie stopnia 1. lub 2. i wystąpiły one | |
| odpowiednio u 9,0% i 2,1% pacjentów. Nadczynność tarczycy stopnia 3. zgłoszono u 0,2% pacjentów. | |
Nie wystąpiły ciężkie zdarzenia ani zdarzenia prowadzące do zakończenia leczenia. Zdarzenia prowadzące do wstrzymania leczenia wystąpiły u 0,4% pacjentów. Mediana czasu do wystąpienia wynosiła 44,5 dnia (zakres: 20 do 692 dni), a mediana czasu trwania 43 dni (zakres: 9 do 1000+ dni).
| Zapalenie tarczycy pochodzenia immunologicznego | ||
| Zapalenie tarczycy pochodzenia immunologicznego zgłaszano u 0,5% pacjentów leczonych | ||
| sugemalimabem w skojarzeniu z chemioterapią. Wszystkie zdarzenia miały nasilenie stopnia 1. | ||
Nie wystąpiły ciężkie zdarzenia ani zdarzenia prowadzące do wstrzymania lub zakończenia leczenia.
| Mediana czasu do wystąpienia wynosiła 136 dni (zakres: 105 do 167 dni), a mediana czasu trwania nie | ||||
| została osiągnięta (zakres: 736+ do 835+ dni). | ||||
| Zapalenie tarczycy o podłożu immunologicznym zgłoszono u 0,5% pacjentów leczonych | ||||
| sugemalimabem w monoterapii. Wszystkie zdarzenia miały nasilenie stopnia 1 lub 2 i wystąpiły | ||||
| odpowiednio u 0,4% i 0,2% pacjentów. | ||||
Nie odnotowano zdarzeń ciężkich ani prowadzących do zakończenia leczenia. Zdarzenia prowadzące do wstrzymania leczenia wystąpiły u 0,2% pacjentów. Mediana czasu do wystąpienia wynosiła 42 dni (zakres: 40 do 104 dni), a mediana czasu trwania 122,5 dnia (zakres: 22 do 616+ dni).
Cukrzyca
Cukrzycę pochodzenia immunologicznego zgłaszano u 2,8% pacjentów leczonych sugemalimabem w skojarzeniu z chemioterapią. Większość zdarzeń miała nasilenie stopnia 1. i zgłaszano je u 2,3% pacjentów. Zdarzenia stopnia 2. i 3. zgłaszano odpowiednio u 0,2% pacjentów. Nie wystąpiły ciężkie zdarzenia ani zdarzenia prowadzące do wstrzymania lub zakończenia leczenia. Mediana czasu do wystąpienia wynosiła 154 dni (zakres: 43 do 635 dni), a mediana czasu trwania wynosiła 41 dni (zakres: 2 do 307+ dni).
Cukrzycę o podłożu immunologicznym zgłoszono u 2,3% pacjentów leczonych sugemalimabem w monoterapii. Większość zdarzeń miała nasilenie stopnia 1. lub 2. i wystąpiły one odpowiednio u 1,8% i 0,4% pacjentów. Zdarzenia stopnia 3. zgłoszono u 0,2% pacjentów. Nie odnotowano zdarzeń ciężkich ani prowadzących do wstrzymania lub zakończenia leczenia. Mediana czasu do wystąpienia wynosiła 101 dni (zakres: 20 do 454 dni), a mediana czasu trwania 43 dni (zakres: 1 do 911+ dni).
Zapalenie przysadki pochodzenia immunologicznego
| Zapalenie przysadki pochodzenia immunologicznego zgłaszano u 0,9% pacjentów leczonych | |
| sugemalimabem w skojarzeniu z chemioterapią. Wszystkie zdarzenia miały nasilenie stopnia 1. | |
Nie wystąpiły ciężkie zdarzenia ani zdarzenia prowadzące do wstrzymania lub zakończenia leczenia.
| Mediana czasu do wystąpienia wynosiła 240,5 dni (zakres: 112 do 754 dni), a mediana czasu trwani |
a
| nie została osiągnięta (zakres: 13+ do 478+ dni). | ||
| Zapalenie przysadki o podłożu immunologicznym zgłoszono u 0,4% pacjentów leczonych | ||
| sugemalimabem w monoterapii. Wszystkie zdarzenia miały nasilenie stopnia 1. | ||
Nie odnotowano zdarzeń ciężkich ani prowadzących do wstrzymania lub zakończenia leczenia. Mediana czasu do
| wystąpienia wynosiła 168 dni (zakres: 42 do 294 dni), a mediana czasu trwania 22 dni (zakres: 22 d |
o
| 22 dni). |
Niewydolność kory nadnerczy pochodzenia immunologicznego
| Niewydolność kory nadnerczy pochodzenia immunologicznego zgłaszano u 0,2% pacjentów | |
| leczonych sugemalimabem w skojarzeniu z chemioterapią. | |
Zdarzenie wystąpiło u jednego pacjenta, miało nasilenie stopnia 1. i nie prowadziło do wstrzymania ani zakończenia leczenia.
| Niewydolność kory nadnerczy o podłożu immunologicznym zgłoszono u 0,2% pacjentów leczonych | |
| sugemalimabem w monoterapii. | |
Zdarzenie to wystąpiło u jednego pacjenta, miało nasilenie stopnia 1. i nie doprowadziło do wstrzymania ani zakończenia leczenia.
Niepożądane reakcje skórne pochodzenia immunologicznego
Niepożądane reakcje skórne pochodzenia immunologicznego (z wyjątkiem ciężkich) zgłaszano
| u 10,6% pacjentów leczonych sugemalimabem w skojarzeniu z chemioterapią. Wszystkie zdarzenia | |||
| miały nasilenie stopnia 1. i 2. i zgłaszano je odpowiednio u 7,1% i 3,4% pacjentów. Niepożądane | |||
| reakcje skórne pochodzenia immunologicznego (z wyjątkiem ciężkich) prowadzące do wstrzymania | |||
| leczenia zgłaszano u 0,9% pacjentów. Nie wystąpiły ciężkie zdarzenia ani zdarzenia prowadzące do | |||
| zakończenia leczenia. Mediana czasu do wystąpienia wynosiła 158 dni (zakres: 3 do 990 dni), | |||
| a mediana czasu trwania wynosiła 31 dni (zakres: 1 do 950+ dni). | |||
| Niepożądane reakcje skórne o podłożu immunologicznym (z wyłączeniem ciężkich) zgłoszono u 9,2% | ||
| pacjentów leczonych sugemalimabem w monoterapii. Wszystkie zdarzenia miały nasilenie stopnia 1 | ||
.
| lub 2. i wystąpiły odpowiednio u 6,9% i 2,3% pacjentów. |
Żadne ze zdarzeń nie było ciężkie ani nie doprowadziło do wtrzymania lub zakończenia leczenia. Mediana czasu do wystąpienia wynosiła 53 dni (zakres: 5 do 441 dni), a mediana czasu trwania 77 dni (zakres: 2 do 646+ dni).
| Ciężkie niepożądane reakcje skórne pochodzenia immunologicznego zgłaszano u 1,6% pacjentó |
w
| leczonych sugemalimabem w skojarzeniu z chemioterapią. | Ciężkie zdarzenia zgłaszano u 0,5% | |||
| pacjentów, zdarzenia prowadzące do wstrzymania leczenia zgłaszano u 0,9% pacjentów, a zdarzenia | ||||
| prowadzące do zakończenia leczenia zgłaszano u 0,5% pacjentów. | Mediana czasu do wystąpieni | |||
a
| wynosiła 312 dni (zakres: 19 do 738 dni), a mediana czasu trwania wynosiła 95 dni (zakres: 12 d |
o
| 522+ dni). |
| Ciężkie reakcje skórne o podłożu immunologicznym zgłoszono u 1,1% pacjentów leczonych | |
| sugemalimabem w monoterapii. | |
Wszystkie zdarzenia miały nasilenie stopnia 3. Żadne ze zdarzeń nie było ciężkie. Zdarzenia prowadzące do wstrzymania leczenia zgłoszono u 0,7% pacjentów, a
| zdarzenia prowadzące do zakończenia leczenia u |
0,2% pacjentów.
| Mediana czasu do wystąpienia | ||
| wynosiła 13 dni (zakres: 3 do 138 dni), a mediana czasu trwania 285 dni (zakres: 41 do 342+ dni). | ||
| Zapalenie wątroby pochodzenia immunologicznego | ||||||
| Zapalenie wątroby pochodzenia immunologicznego zgłaszano u 9,7% pacjentów leczonych | ||||||
| sugemalimabem w skojarzeniu z chemioterapią. Zdarzenia stopnia 1, 2, 3 i 4 zgłaszano odpowiednio | ||||||
| u 5,7%, 1,4%, 2,3% i 0,2% pacjentów. Ciężkie zdarzenia zgłaszano u 2,5% pacjentów. Zdarzenia | ||||||
| prowadzące do wstrzymania i zakończenia leczenia zgłaszano odpowiednio u 2,3% i 1,6% pacjentów. | ||||||
| Mediana czasu do wystąpienia wynosiła 53 dni (zakres: 1 do 717 dni), a mediana czasu trwania | ||||||
| wynosiła 25 dni (zakres: 2 do 777+ dni). | ||||||
Zapalenie wątroby o podłożu immunologicznym zgłoszono u 8,1% pacjentów leczonych sugemalimabem w monoterapii. Zdarzenia stopnia 3., 4. i 5. wystąpiły odpowiednio u 0,7%, 0,2% i
| 0,2% pacjentów. Zdarzenia ciężkie zgłoszono u 0,7% pacjentów. Zdarzenia prowadzące do | ||
| wstrzymania i zakończenia leczenia wystąpiły odpowiednio u 0,9% i 0,4% pacjentów. Mediana czasu | ||
| do wystąpienia wynosiła 86,5 dnia (zakres: 20 do 509 dni), a mediana czasu trwania 31 dni (zakres: 5 | ||
| do 470+ dni). | ||
Zapalenie trzustki pochodzenia immunologicznego
| Zapalenie trzustki pochodzenia immunologicznego zgłaszano u 3,4% pacjentów leczonych | |||
| sugemalimabem w skojarzeniu z chemioterapią. | Zdarzenia stopnia 1., 2., 3. i 4. zgłaszano | ||
| odpowiednio u 1,6%, 0,7%, 0,9% i 0,2% pacjentów. Ciężkie zdarzenia zgłaszano u 0,2% | |||
pacjentów.
| Zdarzenia |
prowadzące do wstrzymania leczenia zgłaszano u 0,5% pacjentów. Nie zgłaszano zdarzeń prowadzących do zakończenia leczenia. Mediana czasu do wystąpienia wynosiła 42 dni (zakres: 20 do 629 dni), a mediana czasu trwania wynosiła 53 dni (zakres: 2 do 958+ dni).
| Zapalenie trzustki o podłożu immunologicznym zgłoszono u 1,2% pacjentów leczonych | |||
| sugemalimabem w monoterapii. | Większość zdarzeń miała nasilenie stopnia 1. lub 2. i wystąpiły one | ||
| odpowiednio u 0,9% i 0,2% pacjentów. | |||
Żadne ze zdarzeń nie było ciężkie ani nie prowadziło do zakończenia leczenia. Zdarzenia prowadzące do wstrzymania leczenia zgłoszono u 0,2% pacjentów.
| Mediana czasu do wystąpienia wynosiła 42 dni (zakres: 20 do 642 dni), a mediana czasu trwania nie | |
| została osiągnięta (zakres: 22 do 979+ dni). | |
Zapalenie płuc pochodzenia immunologicznego
Zapalenie płuc pochodzenia immunologicznego zgłaszano u 3,0% pacjentów leczonych
| sugemalimabem w skojarzeniu z chemioterapią. Zdarzenia stopnia 1., 2., 3. i 5. zgłaszano | |
| odpowiednio u 0,2%, 1,6%, 0,9% i 0,2% pacjentów. | |
Ciężkie zdarzenia zgłaszano u 2,1% pacjentów. Zdarzenia prowadzące do wstrzymania i zakończenia leczenia zgłaszano odpowiednio u 1,1% i 1,8% pacjentów. Mediana czasu do wystąpienia wynosiła 165 dni (zakres: 6 do 903 dni), a mediana czasu trwania wynosiła 229 dni (zakres: 18 do 558+ dni).
Zapalenie płuc o podłożu immunologicznym zgłoszono u 9,3%
| pacjentów leczonych sugemalimabem | ||
| w monoterapii. Zdarzenia stopnia 1., 2., 3., 4. i 5. wystąpiły odpowiednio u 1,8%, 6,0%, 0,9%, 0,4% i | ||
| 0,4% pacjentów. | ||
Zdarzenia ciężkie zgłoszono u 4,8% pacjentów. Zdarzenia prowadzące do wstrzymania i zakończenia leczenia wystąpiły odpowiednio u 4,0% i 3,0% pacjentów. Mediana czasu do wystąpienia wynosiła 63 dni (zakres: 1 do 490 dni), a mediana czasu trwania 556 dni (zakres: 2 do 845+ dni).
Zapalenie płuc o podłożu immunologicznym występowało częściej u pacjentów w badaniu GEMSTONE-301, którzy ukończyli leczenie jednoczasową lub sekwencyjną chemioradioterapią w okresie od 1 do 42 dni przed rozpoczęciem badanego leczenia (21,6%) niż u pozostałych pacjentów otrzymujących monoterapię (1,3%).
W badaniu GEMSTONE-301 (n=255 w grupie sugemalimabu) zapalenie płuc o podłożu immunologicznym wystąpiło u 55 (21,6%) pacjentów. Zdarzenia stopnia 1., 2., 3., 4. i 5. wystąpiły odpowiednio u 3,1%, 14,9%, 2,4%, 0,8% i 0,4% pacjentów. Zdarzenia ciężkie zgłoszono u 12,5% pacjentów. Zdarzenia prowadzące do wstrzymania i zakończenia leczenia wystąpiły odpowiednio u 8,6% i 8,2% pacjentów. Mediana czasu do wystąpienia wynosiła 63 dni (zakres: 1 do 784 dni), a mediana czasu trwania nie była możliwa do oszacowania (zakres: 9 do 1601 dni).
Zapalenie mięśni pochodzenia immunologicznego
| Zapalenie mięśni pochodzenia immunologicznego zgłaszano u 2,5% pacjentów leczonych | |||||
| sugemalimabem w skojarzeniu z chemioterapią. Wszystkie zdarzenia miały nasilenie stopnia 1. i 2. | |||||
| i zgłaszano je odpowiednio u 0,9% i 1,6% pacjentów. Zdarzenia prowadzące do wstrzymania leczenia | |||||
| zgłaszano u 0,2% pacjentów. Nie wystąpiły ciężkie zdarzenia ani zdarzenia prowadzące do | |||||
| zakończenia leczenia. Mediana czasu do wystąpienia wynosiła 135 dni (zakres: 3 do 649 dni), | |||||
| a mediana czasu trwania wynosiła 42 dni (zakres: 2 do 655+ dni). | |||||
| Zapalenie mięśni o podłożu immunologicznym zgłoszono u 2,3% pacjentów leczonych | |||
| sugemalimabem w monoterapii. Większość zdarzeń miała nasilenie stopnia 1. lub 2. i wystąpiły one | |||
| odpowiednio u 1,2% i 0,9% pacjentów. | Zdarzenia ciężkie zgłoszono u 0,7% pacjentów. Zdarzeni | ||
a
| prowadzące do wstrzymania i zakończenia leczenia wystąpiły odpowiednio u 0,2% i 0,5% pacjentów. |
Mediana czasu do wystąpienia wynosiła 64 dni (zakres: 20 do 323 dni), a mediana czasu trwania 71 dni (zakres: 8 do 772+ dni).
| Zapalenie jelita grubego pochodzenia immunologicznego | |||||||
| Zapalenie jelita grubego pochodzenia immunologicznego zgłaszano u 2,5% pacjentów leczonych | |||||||
| sugemalimabem w skojarzeniu z chemioterapią. Wszystkie zdarzenia miały nasilenie stopnia 1. i 2. | |||||||
| i zgłaszano je odpowiednio u 1,1% i 1,4% pacjentów. Zdarzenia prowadzące do wstrzymania leczenia | |||||||
| zgłaszano u 0,2% pacjentów. Nie zgłaszano ciężkich zdarzeń ani zdarzeń prowadzących do | |||||||
| zakończenia leczenia. Mediana czasu do wystąpienia wynosiła 103 dni (zakres: 1 do 682 dni), | |||||||
| a mediana czasu trwania wynosiła 9 dni (zakres: 2 do 445+ dni). | |||||||
| Zapalenie jelita grubego o podłożu immunologicznym zgłoszono u 1,4% pacjentów leczonych | |||||||
| sugemalimabem w monoterapii. Zdarzenia stopnia 1., 2. i 4. wystąpiły odpowiednio u 0,7%, 0,5% i | |||||||
| 0,2% pacjentów. Zdarzenia ciężkie zgłoszono u 0,4% pacjentów. Zdarzenia prowadzące do | |||||||
| wstrzymania leczenia wystąpiły u 0,2% pacjentów. Nie odnotowano zdarzeń prowadzących d | |||||||
o
| zakończenia leczenia. Mediana czasu do wystąpienia wynosiła 43,5 dnia (zakres: 2 do 637 dni), a | |||||
| mediana czasu trwania 11 dni (zakres: 2 do 101+ dni). | |||||
Zapalenie mięśnia sercowego pochodzenia immunologicznego
| Zapalenie mięśnia sercowego pochodzenia immunologicznego zgłaszano u 2,1% pacjentów leczonyc |
h
| sugemalimabem w skojarzeniu z chemioterapią. Wszystkie zdarzenia miały nasilenie stopnia 1. i 2. | ||||
| i zgłaszano je odpowiednio u 1,1% i 0,9% pacjentów. Ciężkie zdarzeni | a | zgłaszano u 0,7% pacjentów. | ||
| Zdarzenia prowadzące do wstrzymania i zakończenia leczenia zgłaszano odpowiednio u 1,1% i 0,2% | ||||
| pacjentów. Mediana czasu do wystąpienia wynosiła 221 dni (zakres: 41 do 442 dni), a mediana czasu | ||||
| trwania wynosiła 23 dni (zakres: 1 do 429+ dni). | ||||
| Zapalenie mięśnia sercowego o podłożu immunologicznym zgłoszono u 2,8% pacjentów leczonych | ||
| sugemalimabem w monoterapii. Wszystkie zdarzenia miały nasilenie stopnia 1. lub 2. i wystąpiły | ||
| odpowiednio u 2,1% i 0,7% pacjentów. Zdarzenia ciężkie zgłoszono u 0,7% pacjentów. Zdarzeni | ||
a
| prowadzące do wstrzymania i zakończenia leczenia wystąpiły odpowiednio u 0,5% i 0,2% pacjentów. | |||
| Mediana czasu do wystąpienia wynosiła 84 dni (zakres: 21 do 505 dni), a mediana czasu trwania ni | |||
e
| została osiągnięta (zakres: 1 do 849+ dni). |
Zapalenie nerek pochodzenia immunologicznego
Zapalenie nerek pochodzenia immunologicznego (w tym niewydolność nerek) zgłaszano u 1,8%
| pacjentów leczonych sugemalimabem w skojarzeniu z chemioterapią. Zdarzenia stopnia 1., 2. i 3. | |
| zgłaszano odpowiednio u 0,9%, 0,2%, i 0,7% pacjentów. Ciężkie zdarzenia zgłaszano u 0,9% | |
| pacjentów. Zdarzenia prowadzące do wstrzymania i zakończenia leczenia zgłaszano odpowiednio | |
| u 0,5% i 0,2% pacjentów. | Mediana czasu do wystąpienia wynosiła 227,5 dni (zakres: 26 do 539 dni), | |
| a mediana czasu trwania wynosiła 51,5 dni (zakres: 5 do 543+ dni). | ||
| Zapalenie nerek o podłożu immunologicznym (w tym niewydolność nerek) zgłoszono u 1,2% | ||
| pacjentów leczonych sugemalimabem w monoterapii. Wszystkie zdarzenia miały nasilenie stopnia 1. | ||
| lub 2. i wystąpiły odpowiednio u 1,1% i 0,2% pacjentów. Zdarzenia prowadzące do wstrzymania | ||
| leczenia zgłoszono u 0,2% pacjentów. Żadne ze zdarzeń nie było ciężkie ani nie doprowadziło do | ||
zakończenia leczenia. Mediana czasu do wystąpienia wynosiła 197 dni (zakres: 42 do 446 dni), a mediana czasu trwania 22 dni (zakres: 6 do 570+ dni).
Toksyczność oczna pochodzenia immunologicznego
| Toksyczność oczną pochodzenia immunologicznego zgłaszano u 1,4% pacjentów leczonych | ||
| sugemalimabem w skojarzeniu z chemioterapią. Wszystkie zdarzenia miały nasilenie stopnia 1. i 2 | ||
.
| i zgłaszano je odpowiednio u 0,7% i 0,7% pacjentów. Nie zgłaszano ciężkich zdarzeń. Zdarzenia | |||
| prowadzące do wstrzymania i zakończenia leczenia zgłaszano odpowiednio u 0,5% i 0,2% pacjentów | |||
.
| Mediana czasu do wystąpienia wynosiła 235,5 dni (zakres: 137 do 482 dni), a mediana czasu trwania | |||
| wynosiła 9,5 dni (zakres: 1 do 181 dni). | |||
| Działania toksyczne o podłożu immunologicznym dotyczące oczu zgłoszono u 0,2% pacjentów | |
| leczonych sugemalimabem w monoterapii. | |
Zdarzenie takie wystąpiło u jednego pacjenta, miało nasilenie stopnia 2. i nie doprowadziło do wstrzymania leczenia.
| Zaburzenia górnego odcinka przewodu pokarmowego pochodzenia immunologicznego | ||||
| Zaburzenia górnego odcinka przewodu pokarmowego pochodzenia immunologicznego zgłaszano | ||||
| u 0,9% pacjentów leczonych sugemalimabem w skojarzeniu z chemioterapią. Zdarzenia stopnia 1., 2. | ||||
| i 3. zgłaszano odpowiednio u 0,5%, 0,2%, i 0,2% pacjentów. Ciężkie zdarzenia zgłaszano u 0,2% | ||||
| pacjentów. Nie zgłaszano zdarzeń prowadzących do wstrzymania lub zakończenia leczenia. | Mediana | |||
| czasu do wystąpienia wynosiła 146 dni (zakres: 82 do 204 dni), a mediana czasu trwania wynosiła | ||||
| 385 dni (zakres: 42 do 710 dni). | ||||
| Zaburzenia górnego odcinka przewodu pokarmowego pochodzenia immunologicznego zgłoszono | |||
| u 0,5% pacjentów leczonych sugemalimabem w monoterapii. Wszystkie zdarzenia miały nasilenie | |||
| stopnia 1. | Żadne ze zdarzeń nie było ciężkie ani nie doprowadziło do wstrzymania lub zakończeni | ||
a
| leczenia. Mediana czasu do wystąpienia wynosiła 5 dni (zakres: 2 do 178 dni), a mediana czasu | ||
| trwania 8 dni (zakres:7 do 154 dni). | ||
Zapalenie stawów pochodzenia immunologicznego
Zapalenie stawów pochodzenia immunologicznego zgłaszano u 0,9% pacjentów leczonych
| sugemalimabem w skojarzeniu z chemioterapią. | Wszystkie zdarzenia miały nasilenie stopnia 1. i 2 | |
.
| i zgłaszano je odpowiednio u |
0,2% i 0,7% pacjentów. Nie zgłaszano ciężkich zdarzeń. Zdarzenia prowadzące do wstrzymania leczenia zgłaszano u 0,5% pacjentów. Nie zgłaszano zdarzeń prowadzących do zakończenia leczenia. Mediana czasu do wystąpienia wynosiła 173,5 dni (zakres: 96 do 257 dni), a mediana czasu trwania wynosiła 98 dni (zakres: 50 do 958+ dni).
Zapalenie stawów o podłożu immunologicznym zgłoszono u 0,2% pacjentów leczonych sugemalimabem w monoterapii. Zdarzenie to wystąpiło u jednego pacjenta i miało nasilenie stopnia 2. Zdarzenie to nie było ciężkie i nie doprowadziło do wstrzymania ani zakończenia leczenia.
Pancytopenia/bicytopenia pochodzenia immunologicznego
| Pancytopenię/bicytopenię pochodzenia immunologicznego |
zgłaszano u 0,2% pacjentów leczonych
| sugemalimabem w skojarzeniu z chemioterapią. |
Zdarzenie wystąpiło u jednego pacjenta, miało nasilenie i ciężkość stopnia 4. i nie prowadziło do wstrzymania ani zakończenia leczenia.
| Pancytopenię/bicytopenię o podłożu immunologicznym |
zgłoszono u 0,4% pacjentów otrzymujących
| monoterapię. |
Wszystkie zdarzenia miały nasilenie stopnia ≥3. i były ciężkie. Zdarzenia prowadzące do zakończenia leczenia zgłoszono u 0,2% pacjentów. Mediana czasu do wystąpienia pierwszego
| zdarzenia wynosiła 109,5 dnia (zakres: 106 do 113 dni), a mediana czasu trwania nie została | |
| osiągnięta (zakres: 57+ do 239+ dni). | |
Zapalenie opon mózgowych i mózgu/zapalenie mózgu pochodzenia immunologicznego Zapalenie opon mózgowych i mózgu/zapalenie mózgu pochodzenia immunologicznego zgłaszano u 0,2% pacjentów leczonych sugemalimabem w skojarzeniu z chemioterapią. Zdarzenie wystąpiło u jednego pacjenta, miało nasilenie stopnia 2. i prowadziło do zakończenia leczenia.
U pacjentów otrzymujących sugemalimab w monoterapii nie zgłoszono żadnego przypadku zapalenia opon mózgowo-rdzeniowych i mózgu/zapalenia mózgu o podłożu immunologicznym.
Zespół Guillaina‑Barrego/demielinizacja pochodzenia immunologicznego
Zespół Guillaina‑Barrego/demielinizację pochodzenia immunologicznego zgłaszano u 0,2% pacjentów leczonych sugemalimabem w skojarzeniu z chemioterapią. Zdarzenie wystąpiło u jednego pacjenta, miało nasilenie i ciężkość stopnia 2. i nie prowadziło do wstrzymania ani zakończenia leczenia.
U pacjentów otrzymujących sugemalimab w monoterapii nie zgłoszono żadnego przypadku zespołu Guillaina-Barrégo/demielinizacji o podłożu immunologicznym.
Rabdomioliza/miopatia pochodzenia immunologicznego
Rabdomiolizę/miopatię pochodzenia immunologicznego zgłaszano u 0,2% pacjentów
| leczonyc |
h
| sugemalimabem w skojarzeniu z chemioterapią. Zdarzenie wystąpiło u jednego pacjenta, miało |
nasilenie stopnia 2. i prowadziło do wstrzymania leczenia.
Rabdomiolizę/miopatię o podłożu immunologicznym zgłoszono u 0,2% pacjentów leczonych sugemalimabem w monoterapii. Zdarzenie takie wystąpiło u jednego pacjenta i miało nasilenie stopnia 1. Zdarzenie to nie było ciężkie i nie doprowadziło do wstrzymania ani zakończenia leczenia.
Niedokrwistość hemolityczna o podłożu immunologicznym
U pacjentów otrzymujących sugemalimab w skojarzeniu z chemioterapią nie zgłoszono żadnego przypadku niedokrwistości hemolitycznej o podłożu immunologicznym.
Niedokrwistość hemolityczną o podłożu immunologicznym zgłoszono u 0,2% pacjentów leczonych
| sugemalimabem w monoterapii. Zdarzenie takie wystąpiło u jednego pacjenta i miało nasilenie | ||
| stopnia 4. | Zdarzenie to było ciężkie, lecz nie doprowadziło do wstrzymania ani zakończenia leczenia. | |
Zapalenie naczyń o podłożu immunologicznym
U pacjentów otrzymujących sugemalimab w skojarzeniu z chemioterapią nie zgłoszono żadnego przypadku zapalenia naczyń o podłożu immunologicznym.
Zapalenie naczyń o podłożu immunologicznym zgłoszono u 0,2% pacjentów leczonych sugemalimabem w monoterapii. Zdarzenie takie wystąpiło u jednego pacjenta i miało nasilenie stopnia 2. Zdarzenie to było ciężkie i doprowadziło do zakończenia leczenia.
Działania niepożądane klasy inhibitorów immunologicznych punktów kontrolnych Zgłaszano przypadki następujących działań niepożądanych podczas leczenia innymi inhibitorami immunologicznych punktów kontrolnych, które mogą również wystąpić podczas leczenia sugemalimabem: niewydolność zewnątrzwydzielnicza trzustki, celiakia.
| Reakcje związane z infuzją | ||||
| Niepożądane reakcje związane z infuzją zgłaszano u 4,4% | ||||
pacjentów
| leczonych sugemalimabe | ||||
m
| w skojarzeniu z chemioterapią. Zgłaszane zdarzenia to odpowiednio: reakcja związana z infuzją | |||||
| (0,9%), reakcja anafilaktyczna (0,7%), nadmierna potliwość (0,5%), gorączka (0,5%), rumień, | |||||
| wysypka, wysypka plamisto-grudkowa, depigmentacja skóry, zaburzenia skórne, obrzęk skóry, | |||||
| dreszcze, obrzęk obwodowy, tkliwość, nudności, zatrzymanie oddechu i podrażnienie gardła (p | |||||
o
| 0,2%). |
| Działania niepożądane o podłożu immunologicznym związane z infuzją zgłoszono u 3,3% pacjentów | ||
| leczonych sugemalimabem w monoterapii. Zgłaszano następujące zdarzenia: gorączka (2,5%), reakcja | ||
| związana z infuzją (0,4%) oraz dreszcze, ból, wymioty, zawroty głowy, rumień i świąd (po 0,2%). | ||
Zgłaszanie podejrzewanych działań niepożądanych:
Po dopuszczeniu produktu leczniczego do obrotu istotne jest zgłaszanie podejrzewanych działań niepożądanych. Umożliwia to nieprzerwane monitorowanie stosunku korzyści do ryzyka stosowania produktu leczniczego. Osoby należące do fachowego personelu medycznego powinny zgłaszać wszelkie podejrzewane działania niepożądane za pośrednictwem krajowego systemu zgłaszania wymienionego w załączniku V.
4.9 Przedawkowanie
W badaniach klinicznych nie zgłaszano przypadków przedawkowania sugemalimabu. W przypadku przedawkowania pacjentów należy ściśle monitorować w kierunku objawów przedmiotowych lub podmiotowych działań niepożądanych oraz należy wdrożyć odpowiednie leczenie objawowe zgodnie ze stanem klinicznym pacjenta.
5. WŁAŚCIWOŚCI FARMAKOLOGICZNE
5.1 Właściwości farmakodynamiczne
Grupa farmakoterapeutyczna: Leki przeciwnowotworowe, przeciwciała monoklonalne oraz przeciwciała skoniugowane z cytostatykami, inhibitory PD-1/PD-L1 (białko programowanej śmierci komórki 1/ligand śmierci 1), kod ATC: L01FF11.
Mechanizm działania
Sugemalimab jest całkowicie ludzkim przeciwciałem monoklonalnym immunoglobuliny G4. Wiąże się swoiście z ligandem programowanej śmierci komórki 1 (PD-L1), blokując jego wiązanie z PD-1. PD-L1, gdy ulega ekspresji na komórkach nowotworowych i komórkach odpornościowych naciekających nowotwór, może przyczyniać się do hamowania przeciwnowotworowej odpowiedzi immunologicznej. Wiązanie PD-L1 z receptorami PD-1 i CD80 (B7.1) znajdującymi się na limfocytach T i komórkach prezentujących antygen hamuje aktywność cytotoksycznych limfocytów T, proliferację limfocytów T i produkcję cytokin. Blokada interakcji PD-L1/PD-1 i PD-L1/CD80 uwalnia hamowanie odpowiedzi immunologicznej bez indukowania cytotoksyczności komórkowej zależnej od przeciwciał (ang. antibody dependent cell-mediated cytotoxicity, ADCC).
Skuteczność kliniczna i bezpieczeństwo stosowania
Leczenie pierwszego rzutu przerzutowego NDRP
GEMSTONE-302: Randomizowane, prowadzone metodą podwójnie ślepej próby badanie oceniające sugemalimab w skojarzeniu z chemioterapią opartą na pochodnych platyny w leczeniu pierwszego rzutu u pacjentów z zaawansowanym niedrobnokomórkowym rakiem płuca
Skuteczność i bezpieczeństwo stosowania sugemalimabu w skojarzeniu z chemioterapią opartą na pochodnych platyny w leczeniu dorosłych w wieku ≥18 lat z potwierdzonymi histologicznie lub cytologicznie przerzutowym (stadium IV) płaskonabłonkowym lub niepłaskonabłonkowym NDRP bez mutacji aktywującej EGFR, fuzji ALK, ROS1 lub translokacji RET badano w randomizowanym, prowadzonym metodą podwójnie ślepej próby, kontrolowanym placebo badaniu fazy 3 (GEMSTONE-302). Oprócz badania statusu mutacji EGFR u uczestników z niepłaskonabłonkowym NDRP badanie aberracji genomowych/onkogennych czynników sprawczych nie było obowiązkowe do włączenia do badania. Uczestnicy musieli dostarczyć utrwalone w formalinie próbki tkanki guza do badania PD-L1. Ekspresję PD L1 oceniano w centralnym laboratorium za pomocą immunohistochemii przy użyciu testu Ventana PD-L1 (SP263) na aparacie BenchMark autostainer (Roche Tissue Diagnostics, Oro Valley, AZ, USA) zgodnie z instrukcjami producenta. Uczestnicy zostali wykluczeni, jeśli mieli w wywiadzie chorobę autoimmunologiczną, podawanie ogólnoustrojowego leku immunosupresyjnego w ciągu 2 tygodni przed randomizacją oraz aktywne lub nieleczone przerzuty do OUN.
Pierwszorzędowym punktem końcowym tego badania był czas przeżycia bez progresji choroby (ang. progression-free survival, PFS), oceniany przez badacza zgodnie z RECIST v1.1. Drugorzędowe punkty końcowe obejmowały czas przeżycia całkowitego (ang. overall survival, OS), PFS u uczestników z ekspresją PD-L1 ≥1% (ocenianą przez badaczy zgodnie z RECIST v1.1), wskaźnik obiektywnej odpowiedzi (ang. objective response rate, ORR) oceniany przez badaczy zgodnie z RECIST v1.1 oraz czas trwania odpowiedzi (ang. duration of response, DoR). Błąd typu I kontrolowano przy użyciu metody testowania sekwencyjnego w kolejności PFS, OS, PFS u uczestników z ekspresją PD-L1 ≥1% i ORR.
Łącznie 479 uczestników zostało losowo (2:1) przydzielonych do otrzymywania:
w przypadku płaskonabłonkowego NDRP 1200 mg sugemalimabu z karboplatyną
AUC = 5 mg/ml/min i paklitakselem w dawce 175 mg/m2, podawane dożylnie co 3 tygodnie przez maksymalnie 4 cykle, a następnie 1200 mg sugemalimabu co 3 tygodnie,
w przypadku niepłaskonabłonkowego NDRP 1200 mg sugemalimabu z karboplatyną
AUC = 5 mg/ml/min i pemetreksedem w dawce 500 mg/m2, podawane dożylnie co 3 tygodnie przez maksymalnie 4 cykle, a następnie 1200 mg sugemalimabu i 500 mg/m2 pemetreksedu co 3 tygodnie
lub
- placebo plus te same schematy chemioterapii oparte na pochodnych platyny w przypadku płaskonabłonkowego lub niepłaskonabłonkowego NDRP co w grupie otrzymującej sugemalimab przez maksymalnie 4 cykle; następnie placebo w przypadku płaskonabłonkowego NDRP lub placebo plus pemetreksed w przypadku niepłaskonabłonkowego NDRP.
Maksymalny czas trwania leczenia sugemalimabem lub placebo wynosił 35 cykli (około 2 lata) lub do czasu progresji choroby, wystąpienia nieakceptowalnej toksyczności, wycofania świadomej zgody, zgonu lub innych przyczyn określonych w protokole.
Uczestnicy otrzymujący placebo i chemioterapię, u których wystąpiła radiologiczna progresja choroby potwierdzona przez badacza, mogli przejść na monoterapię sugemalimabem.
W pierwszym roku okresu leczenia oceny obrazowe wykonywano w 6. tygodniu i 12. tygodniu po podaniu pierwszej dawki, a następnie co 9 tygodni; po 1 roku: oceny obrazowe wykonywano co 12 tygodni do czasu progresji choroby, utraty możliwości obserwacji, zgonu lub zakończenia badania, w zależności od tego, co nastąpiło wcześniej.
Wszyscy uczestnicy byli pochodzenia azjatyckiego i mieli NDRP w stadium IV; mediana wieku wynosiła 63,0 lat; 80,0% stanowili mężczyźni; 73,3% było byłymi lub obecnymi palaczami; 38,8% było w wieku ≥65 lat; 40,1% miało płaskonabłonkowego NDRP; 59,9% miało niepłaskonabłonkowego NDRP; 60,8% miało ekspresję PD-L1 ≥1% guza; 11,9% miało przerzuty do wątroby w punkcie początkowym; 14,0% miało przerzuty do mózgu w punkcie początkowym; 82,5% miało stan sprawności według ECOG wynoszący 1.
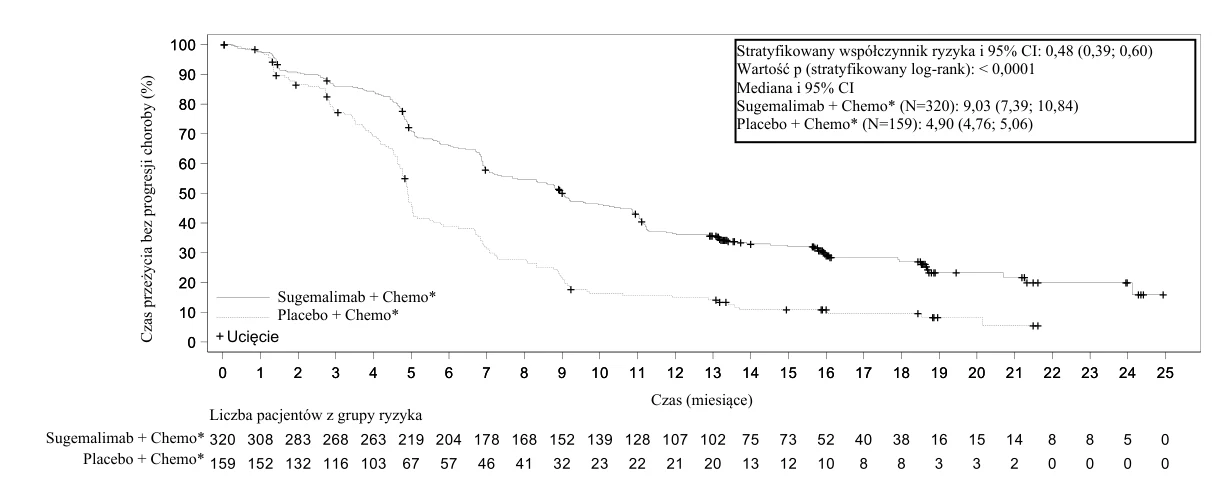
Mediana czasu trwania leczenia wynosiła 10 cykli (zakres od 1 do 49) z medianą czasu trwania wynoszącą 7,15 miesiąca dla sugemalimabu w porównaniu z 6 cyklami (zakres od 1 do 44) z medianą czasu trwania wynoszącą 4,6 miesiąca dla placebo. Wyniki badania GEMSTONE-302 dotyczące skuteczności podsumowano w tabeli 4, ryc. 1 i ryc. 2.
Tabela 4. Wyniki badania GEMSTONE-302 dotyczące skuteczności
| Punkty końcowe skuteczności | Sugemalimab w skojarzeniu z chemioterapią opartą na pochodnych platyny (n = 320) | Placebo w skojarzeniu z chemioterapią (n = 159) | ||||
| Czas przeżycia bez progresji choroby (PFS)* | ||||||
| Liczba (%) uczestników, u których wystąpiło zdarzenie | 223 (69,7%) | 135 (84,9%) | ||||
| Mediana w miesiącach (95% CI) | 9,0 (7,4; 10,8) | 4,9 (4,8; 5,1) | ||||
| Współczynnik ryzyka (95% CI) | † | 0,48 (0,39; 0,60) | ||||
| Wartość p | † | < 0,0001 | ||||
| Czas przeżycia całkowitego (OS) | ||||||
| Liczba (%) uczestników, u których wystąpiło zdarzenie | 156 (48,8%) | 97 (61,0%) | ||||
| Mediana w miesiącach (95% CI) | 25,4 (20,1; NR) | 16,9 (12,8; 20,7) | ||||
| Współczynnik ryzyka (95% CI) | † | 0,65 (0,50; 0,84) | ||||
| Wartość p | † | 0,0008 | ||||
| Wskaźnik obiektywnej odpowiedzi* | ||||||
| ORR n (%) (95% CI) | 203 (63,4%) (57,9; 68,7) | 64 (40,3%) (32,6; 48,3) | ||||
| Wartość p§ | < 0,0001 | |||||
CI = ang. Confidence interval = przedział ufności, ORR= ang. Objective response rate = wskaźnik obiektywnej odpowiedzi * Według oceny badacza
† Współczynnik ryzyka (ang. hazard ratio, HR) jest oparty na stratyfikowanym modelu Coxa. Wartość P jest oparta na
| stratyfikowanym teście log-rank. 3 czynniki stratyfikacji to stan sprawności według ECOG, PD-L1 i typ histologiczny | |
| z randomizacji. Dodatkowe objaśnienia dotyczące typu histologicznego znajdują się poniżej. | |
§ Wartość p na podstawie testu Cochrana-Mantela-Haenszela stratyfikowanego według stanu sprawności według skali ECOG, typu histologicznego i PD-L1 z randomizacji.
Ryc. 1. Krzywa Kaplana-Meiera dla czasu przeżycia bez progresji choroby, ocenianego przez badacza – populacja ITT – badanie GEMSTONE-302
Ryc. 2. Krzywa Kaplana-Meiera dla czasu przeżycia całkowitego – populacja ITT – badanie GEMSTONE-302
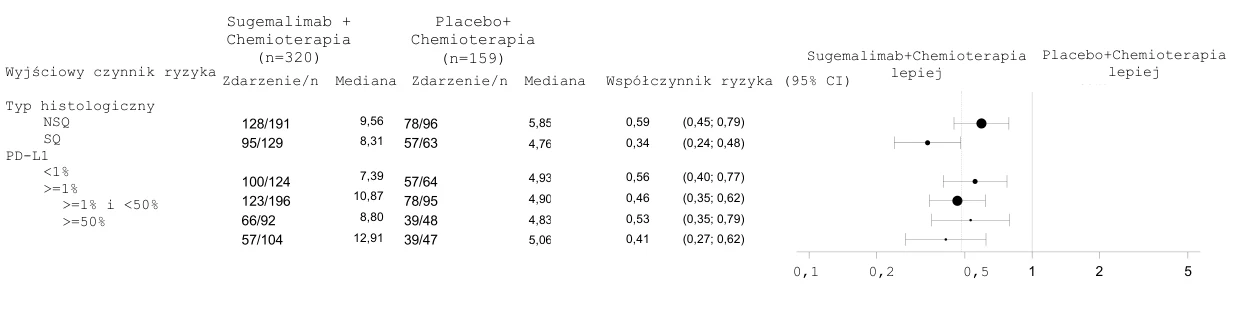
Ryc. 3. Wykres leśny PFS – badanie GEMSTONE-302
Uwaga: analizy podgrup nie były kontrolowane pod kątem błędu typu 1.
Analiza podgrup wykazała poprawę PFS z sugemalimabem, niezależnie od podtypu histologicznego i PD-L1, ekspresji spójnej z ogólną populacją zgodną z zaplanowanym leczeniem (ang. intent-to-treat, ITT).
Leczenie konsolidujące nieoperacyjnego NDRP w stopniu III
GEMSTONE-301: Randomizowane, prowadzone metodą podwójnie ślepej próby badanie oceniające sugemalimab w leczeniu konsolidującym u pacjentów z nieoperacyjnym niedrobnokomórkowym rakiem płuca (NDRP) w stopniu III, u których nie stwierdzono progresji choroby po jednoczasowej lub sekwencyjnej chemioradioterapii
Skuteczność i bezpieczeństwo stosowania sugemalimabu w monoterapii u dorosłych pacjentów w wieku ≥18 lat z histologicznie lub cytologicznie potwierdzonym nieoperacyjnym NDRP w stopniu III (wg klasyfikacji Międzynarodowego Towarzystwa Badań Raka Płuc [IASLC], wersja 8), bez mutacji aktywujących EGFR ani aberracji genomowych ALK, ROS1 w obrębie guza, u których nie stwierdzono progresji choroby po jednoczasowej lub sekwencyjnej chemioradioterapii, oceniano w randomizowanym, prowadzonym metodą podwójnie ślepej próby, kontrolowanym placebo badaniu fazy 3 (GEMSTONE-301). Poza badaniem statusu mutacji EGFR u uczestników z niepłaskonabłonkowym NDRP, badania aberracji genomowych w obrębie guza/onkogennych czynników sprawczych nie były obowiązkowe do włączenia do badania. Test w celu określenia statusu PD-L1 nie był obowiązkowy i nie był systematycznie wykonywany. Uczestnicy ukończyli co najmniej 2 cykle definitywnej chemioterapii opartej na pochodnych platyny z radioterapią w okresie od 1 do 42 dni przed rozpoczęciem udziału w badaniu. Uczestników wykluczano z badania, jeśli występowała u nich choroba autoimmunologiczna w wywiadzie lub w okresie 1 tygodnia przed randomizacją otrzymywali produkty lecznicze wykazujące ogólnoustrojowe działanie immunosupresyjne (w tym ogólnoustrojowe leczenie kortykosteroidami w dawce odpowiadającej >10 mg/dobę prednizonu).
Stratyfikowany współczynnik ryzyka i 95% CI: 0,65 (0,50; 0,84) Wartość p (stratyfikowany log-rank): 0,0008
Mediana i 95% CI
Sugemalimab + Chemo* (N=320): 25,43 (20,14;-) Placebo + Chemo* (N=159): 16,85 (12,81; 20,67)
Sugemalimab+ Chemo* Placebo + Chemo*
Sugemalimab + Chemo* Placebo + Chemo* |
Ucięcie C
ałkowit
y czas prz
eży
cia
(%)
Czas (miesiące)
| Liczba pacjentów z grupy ryzyka |
Pierwszorzędowym punktem końcowym badania było przeżycie wolne od progresji (PFS) oceniane przez niezależny komitet centralny w sposób zaślepiony (BICR) zgodnie z kryteriami RECIST v1.1. Kluczowym drugorzędowym punktem końcowym było przeżycie całkowite (OS).
Łącznie 381 pacjentów przydzielono w sposób losowy (w stosunku 2:1) do grup otrzymujących
- sugemalimab w dawce 1200 mg dożylnie co 3 tygodnie
albo
- placebo dożylnie co 3 tygodnie
Maksymalny czas trwania leczenia sugemalimabem lub placebo w badaniu wynosił dwa lata lub do czasu wystąpienia progresji choroby bądź nieakceptowalnej toksyczności.
W pierwszym roku okresu leczenia badania obrazowe wykonywano co 9 tygodni; po upływie roku: badania obrazowe wykonywano co 12 tygodni do czasu wystąpienia progresji choroby, utraty pacjenta z obserwacji, zgonu lub zakończenia badania, w zależności od tego, co nastąpiło wcześniej.
Wszyscy uczestnicy byli pochodzenia azjatyckiego; u 27,8% występował NDRP w stopniu IIIa, u 55,4% – w stopniu IIIb, a u 16,0% – w stopniu IIIc; 92,1% stanowili mężczyźni; mediana wieku wynosiła 61 lat; u 69,8% występował płaskonabłonkowy NDRP, a u 29,7% – niepłaskonabłonkowy NDRP; u 69,6% wynik oceny w skali ECOG wynosił 1. Aktualni palacze stanowili 7,1%, byli palacze
- 77,7%, a osoby, które nigdy nie paliły – 15,2%. 66,7% otrzymało jednoczasową chemioradioterapię przed randomizacją, a 33,3% otrzymało sekwencyjną chemioradioterapię. Spośród 175 uczestników z dostępnymi danymi dotyczącymi ekspresji PD-L1, u 54,3% ekspresja wynosiła ≥1%, a u 45,7% <1%.
Mediana liczby cykli leczenia wynosiła 12 (zakres: 1 do 72) przy medianie czasu trwania leczenia 9,0 miesięcy w grupie sugemalimabu w porównaniu z 10,0 cykli (zakres: 1 do 60) przy medianie 7,6 miesiąca w grupie placebo.
Badanie to wykazało statystycznie istotne wydłużenie PFS w grupie otrzymującej sugemalimab w porównaniu z grupą placebo [współczynnik ryzyka (HR) = 0,65 (95% CI: 0,50, 0,84), p = 0,0012] w analizie końcowej PFS. Zaktualizowane wyniki dotyczące PFS po dłuższej obserwacji oraz wyniki dotyczące OS z badania GEMSTONE-301 podsumowano w tabeli 5 oraz na rycinie 4. Mediana czasu obserwacji wynosi 39,6 miesiąca.
Tabela 5. Wyniki oceny skuteczności w badaniu GEMSTONE-301
| Punkty końcowe dotyczące skuteczności | Sugemalimab (n = 255) | Placebo (n = 126) | ||
| Czas przeżycia bez progresji choroby (PFS) | ||||
| Liczba (%) uczestników ze zdarzeniem | 169 (66,3%) | 90 (71,4%) | ||
| Mediana w miesiącach (95% CI) | 10,6 (8,4, 16,8) | 6,2 (4,2, 8,3) | ||
| Współczynnik ryzyka (95% CI) | † | 0,73 (0,56, 0,95) | ||
| Przeżycie całkowite (OS) | ||||
| Liczba (%) uczestników ze zdarzeniem | 114 (44,7%) | 66 (52,4%) | ||
| Mediana w miesiącach (95% CI) | 47,4 (34,3, NR) | 32,4 (24,1, NR) | ||
| Współczynnik ryzyka (95% CI) | † | 0,78 (0,57, 1,05) | ||
CI = przedział ufności, NR = nieosiągnięte
†Współczynnik ryzyka (HR) opiera się na stratyfikowanym modelu Coxa. Stosowano następujące trzy czynniki stratyfikacji: stan sprawności w skali ECOG, rodzaj chemioradioterapii oraz całkowita dawka radioterapii.
Rycina 4. Krzywa Kaplana-Meiera czasu przeżycia bez progresji choroby (PFS) na podstawie oceny BICR – populacja zgodna z zaplanowanym leczeniem – badanie GEMSTONE-301
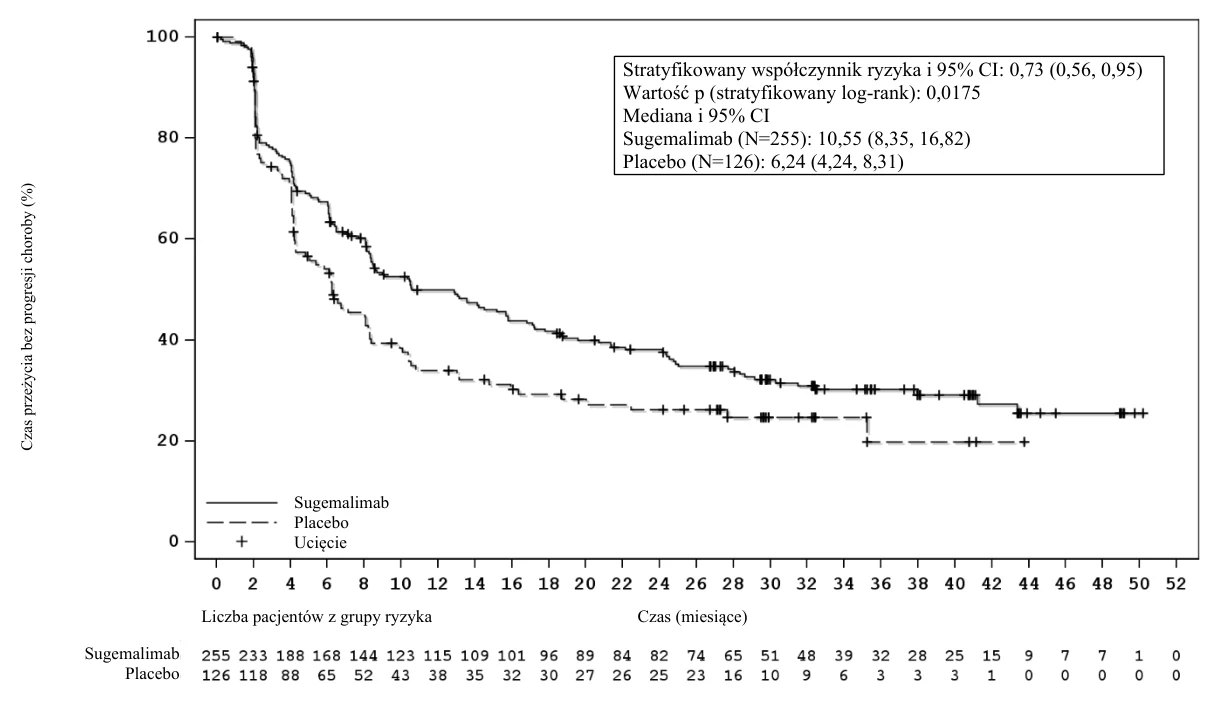
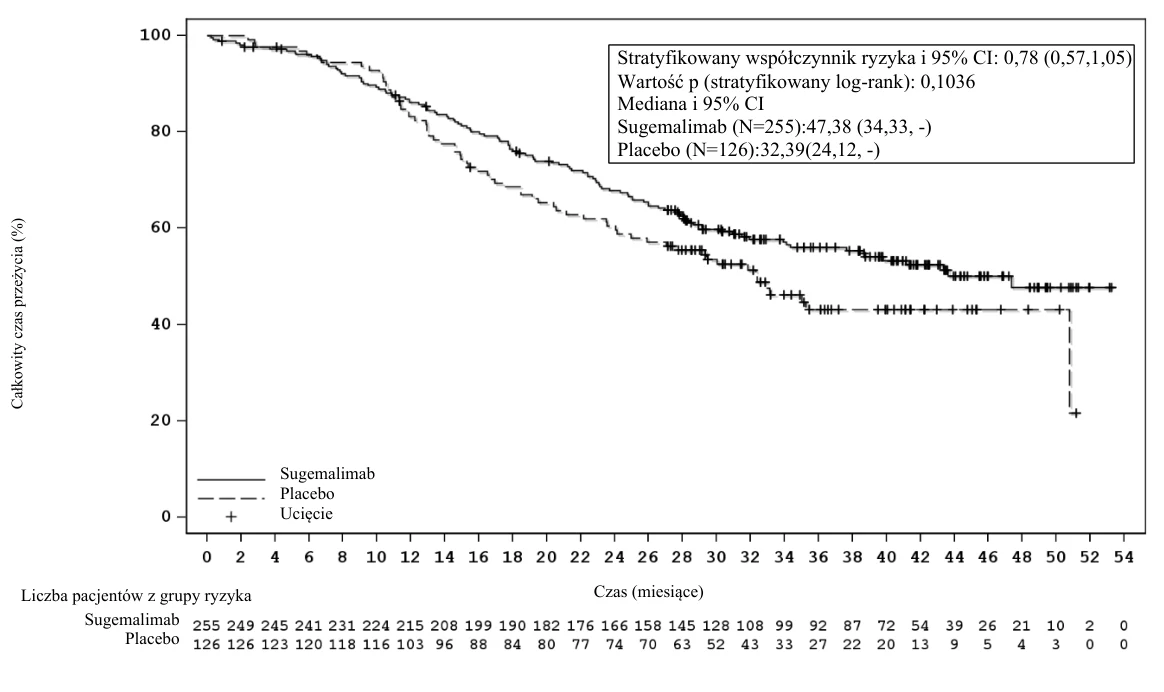
Rycina 5. Krzywa Kaplana-Meiera całkowitego czasu przeżycia (OS) – populacja zgodna z zaplanowanym leczeniem – badanie GEMSTONE-301
Dzieci i młodzież
Europejska Agencja Leków uchyliła obowiązek dołączania wyników badań sugemalimabu we wszystkich podgrupach populacji dzieci i młodzieży w leczeniu raka płuc (stosowanie u dzieci i młodzieży, patrz punkt 4.2).
Immunogenność
W badaniu fazy 3 u pacjentów z NDRP w stopniu IV (GEMSTONE-302) częstość występowania przeciwciał przeciwlekowych (ADA) wynosiła 17% (53 pacjentów), z czego u 9% (28 pacjentów) były to ADA pojawiające się po zastosowaniu leczenia.
W badaniu fazy 3 dotyczącym NDRP w stopniu III (GEMSTONE-301) częstość występowania przeciwciał przeciwlekowych (ADA) wynosiła 10,6% (27 pacjentów), z czego u 5,9% (15 pacjentów) były to ADA pojawiające się po zastosowaniu leczenia.
Nie zaobserwowano dowodów, że ADA miały wpływ na farmakokinetykę, skuteczność lub bezpieczeństwo stosowania, jednak dane są nadal ograniczone.
5.2 Właściwości farmakokinetyczne
Farmakokinetykę sugemalimabu scharakteryzowano za pomocą populacyjnej analizy PK (PopPK) z danymi dotyczącymi stężenia zebranymi od 1002 uczestników, którzy otrzymywali dawki sugemalimabu w zakresie od 3 do 40 mg/kg i stałą dawkę 1200 mg dożylnie co 3 tygodnie.
Wchłanianie
Sugemalimab jest podawany w infuzji dożylnej, dlatego jego biodostępność jest natychmiastowa i całkowita.
| Po przeprowadzeniu badania zwiększania dawki pojedynczej i wielokrotnej sugemalimabu (n=29) | ||||
| ekspozycja na sugemalimab (AUC i Cmax) zwiększała się w przybliżeniu proporcjonalnie do dawki | ||||
| w zakresie dawek od 3 mg/kg do 40 mg/kg, w tym stała dawka 1200 mg podawana dożylnie co | ||||
| 3 tygodnie. Po wielokrotnych infuzjach dożylnych 1200 mg co 3 tygodnie (n=16) nastąpiła około | ||||
| 2-krotna kumulacja ekspozycji na sugemalimab (tzn. Racc, Cmax i Racc, AUC wynosiły odpowiednio 1,74 | ||||
| i 2,00). | ||||
Dystrybucja
Zgodnie z ograniczoną pozanaczyniową dystrybucją przeciwciał monoklonalnych objętość dystrybucji sugemalimabu w stanie stacjonarnym (Vss) z analizy popPK była nieznaczna.
W analizie popPK średnią geometryczną (CV%) Vss oszacowano na:
- 5,56 l (21%) u pacjentów z NDRP w stopniu IV (w badaniu GEMSTONE-302)
- 4,74 l (20%) u pacjentów z NDRP w stopniu III (w badaniu GEMSTONE-301)
Metabolizm
Jako przeciwciało sugemalimab jest katabolizowany przez nieswoiste szlaki; metabolizm nie przyczynia się do jego klirensu.
Eliminacja
W analizie popPK średnią geometryczną (CV%) całkowitego klirensu (CL) po podaniu pojedynczej dawki oszacowano na 0,235 l/dobę (24,2%) u pacjentów z NDRP w stopniu IV w badaniu GEMSTONE-302 oraz 0,214 l/dobę (23,8%) u pacjentów z NDRP w stopniu III w badaniu GEMSTONE-301. W stanie stacjonarnym eliminacja jest nieznacznie mniejsza niż po podaniu pojedynczej dawki ze względu na dystrybucję uzależnioną od miejsc wiążących lek. Średnia geometryczna (CV%) okresu półtrwania eliminacji (t1/2) oszacowana w modelu popPK wynosiła około 17,9 dnia (25,6%) przy końcu cyklu 1. u pacjentów z NDRP w stopniu IV (w badaniu GEMSTONE-302) oraz 16,6 dnia (20,8%) przy końcu cyklu 1. u pacjentów z NDRP w stopniu III (w badaniu GEMSTONE-301).
Szczególne grupy pacjentów
Wiek, płeć, masa ciała, rodzaj nowotworu i status przeciwciał przeciwlekowych Analiza PopPK wykazała nieistotny statystycznie wpływ zmiennej towarzyszącej wieku (18-78 lat) na ekspozycję na sugemalimab. Wpływ innych zmiennych towarzyszących (albuminy, płeć, przeciwciała przeciwlekowe i rodzaj nowotworu) na ogólnoustrojową ekspozycję na sugemalimab nie został uznany za istotny klinicznie. Na podstawie wyników modelowania i symulacji oczekuje się, że zwiększenie dawki do 1500 mg co 3 tygodnie u pacjentów z NDRP o masie ciała powyżej 115 kg pozwoli na uzyskanie ekspozycji porównywalnej z ekspozycją u pacjentów w kluczowych badaniach, którym podawano dawkę 1200 mg co 3 tygodnie.
Rasa
Wpływ rasy u uczestników z zaawansowanymi guzami litymi (w tym NDRP) otrzymujących sugemalimab oceniono za pomocą analizy PopPK i nie stwierdzono wpływu rasy na farmakokinetykę sugemalimabu. Konkretniej nie zaobserwowano różnicy w farmakokinetyce sugemalimabu między uczestnikami pochodzenia azjatyckiego i nieazjatyckiego.
Zaburzenia czynności wątroby
| Wpływ łagodnych zaburzeń czynności wątroby na farmakokinetykę sugemalimabu oceniano za | |||
| pomocą analiz | PopPK | . Analiza zmiennych towarzyszących nie wykazała statystycznie istotnego | |
| wpływu markerów czynności wątroby (AspAT i AlAT) na ekspozycję na sugemalimab. | |||
Zaburzenia czynności nerek
Wpływ zaburzeń czynności nerek na klirens sugemalimabu oceniano za pomocą analiz PopPK u uczestników z łagodnymi lub umiarkowanymi zaburzeniami czynności nerek w porównaniu z uczestnikami z prawidłową czynnością nerek. Nie stwierdzono wpływu czynności nerek na farmakokinetykę sugemalimabu.
5.3 Przedkliniczne dane o bezpieczeństwie
Nie przeprowadzono badań rakotwórczości ani toksycznego wpływu sugemalimabu na rozród.
| Na podstawie oceny piśmiennictwa szlak sygnalizacyjny PD-L1/PD-1 odgrywa rolę w ciąży poprzez | |||
| utrzymywanie matczynej tolerancji immunologicznej na płód. W mysim modelu ciąży blokowanie | |||
| sygnalizacji PD-L1 może zniszczyć tolerancję immunologiczną na płód i zwiększyć liczbę poronień. | |||
| W piśmiennictwie nie zgłaszano wad rozwojowych płodu związanych z blokowaniem szlaku | |||
| sygnalizacyjnego PD-L1/PD-1, ale zaobserwowano choroby pochodzenia immunologicznego | |||
| u myszy z nokautem genów PD-1 i PD-L1. Na podstawie mechanizmu działania ekspozycja płodu na | |||
| sugemalimab może zwiększać ryzyko rozwoju zaburzeń pochodzenia immunologicznego lub zmiany | |||
| prawidłowych odpowiedzi immunologicznych. | |||
| W 4- i 26-tygodniowych badaniach toksyczności po podaniu wielokrotnym u małp cynomolgus | ||
| ekspozycja na sugemalimab podawany dożylnie raz w tygodniu nie wykazała żadnego szczególnego | ||
| zagrożenia, z wyjątkiem dwóch obserwacji okulistycznych u samic otrzymujących duże dawki: | ||
| 1 przypadek depigmentacji siatkówki i 1 przypadek średniej wielkości ogniskowego zmętnienia | ||
| rogówki przy dawce 200 mg/kg, co odpowiada około 16-krotnej i 18-krotnej klinicznej wartości AU | ||
C
| przy zalecanej dawce klinicznej u ludzi. |
6. DANE FARMACEUTYCZNE
6.1 Wykaz substancji pomocniczych
Histydyna
Histydyny monochlorowodorek Mannitol (E421)
Sodu chlorek
Polisorbat 80 (E433)
Woda do wstrzykiwań
6.2 Niezgodności farmaceutyczne
Ponieważ nie wykonywano badań dotyczących zgodności, nie mieszać tego produktu leczniczego z innymi produktami leczniczymi w tej samej linii dożylnej, oprócz wymienionych w punkcie 6.6.
6.3 Okres ważności
Nieotwarta fiolka
36 miesięcy
Rozcieńczony produkt leczniczy przygotowany do infuzji
Wykazano stabilność chemiczną i fizyczną podczas stosowania przez okres do 24 godzin w temperaturze od 2°C do 8°C oraz przez okres do 4 godzin w temperaturze pokojowej (do 25°C) od momentu przygotowania. Z mikrobiologicznego punktu widzenia produkt należy użyć natychmiast. Jeśli produkt nie zostanie zużyty natychmiast, użytkownik odpowiada za warunki oraz czas przechowywania, który standardowo nie powinien być dłuższy niż 24 godziny w temperaturze od 2ºC do 8ºC, o ile rozcieńczanie miało miejsce w kontrolowanych i zatwierdzonych warunkach aseptycznych.
6.4 Specjalne środki ostrożności podczas przechowywania
Przechowywać w lodówce (2°C – 8°C).
Nie zamrażać.
Przechowywać fiolkę w opakowaniu zewnętrznym w celu ochrony przed światłem.
Warunki przechowywania produktu leczniczego po rozcieńczeniu, patrz punkt 6.3.
6.5 Rodzaj i zawartość opakowania
20 ml koncentratu do sporządzania roztworu do infuzji w fiolce ze szkła typu 1 z elastomerowym korkiem i niebieskim aluminiowym uszczelnieniem typu flip-off, zawierającej 600 mg sugemalimabu.
Opakowanie zawiera 2 fiolki.
6.6 Specjalne środki ostrożności dotyczące usuwania i przygotowania produktu leczniczego do
stosowania
Produkt leczniczy Cejemly jest dostarczany w fiolce jednorazowego użytku i nie zawiera żadnych substancji konserwujących. Podczas przygotowywania i podawania należy przestrzegać zasad aseptyki.
Informacje dotyczące przygotowania, patrz ChPL produktów leczniczych stosowanych w chemioterapii opartej na pochodnych platyny oraz pemetreksedu lub paklitakselu.
Przygotowanie i podawanie produktu leczniczego Cejemly, koncentrat do sporządzania roztworu do infuzji:
a. Nie wstrząsać fiolki.
b. Dawka 1200 mg
Sterylną strzykawką pobrać 20 ml z każdej z 2 fiolek (łącznie 40 ml) produktu leczniczego Cejemly i przenieść do worka do infuzji dożylnych o pojemności 250 ml, zawierającego roztwór chlorku sodu o stężeniu 9 mg/ml (0,9%) do wstrzykiwań, aby uzyskać łączną dawkę 1200 mg. Wymieszać rozcieńczony roztwór przez delikatne odwracanie. Nie zamrażać ani nie wstrząsać roztworu.
Dawka 1500 mg
Sterylną strzykawką pobrać 20 ml z każdej z 2 fiolek i 10 ml z 1 fiolki (łącznie 50 ml) produktu leczniczego Cejemly i przenieść do worka do infuzji dożylnych o pojemności 250 ml, zawierającego roztwór chlorku sodu o stężeniu 9 mg/ml (0,9%) do wstrzykiwań, aby uzyskać łączną dawkę 1500 mg. Wymieszać rozcieńczony roztwór przez delikatne odwracanie. Nie zamrażać ani nie wstrząsać roztworu.
c. Nie podawać jednocześnie innych produktów leczniczych przez tę samą linię infuzyjną.
Roztwór do infuzji należy podawać przez linię dożylną zawierającą sterylny filtr o niskiej zdolności wiązania białka lub dodatkowy filtr z polieterosulfonu (PES) o wielkości porów 0,22 mikrona.
d. Przed podaniem należy odczekać, aż rozcieńczony roztwór osiągnie temperaturę pokojową.
e. Wyrzucić niewykorzystane pozostałości w fiolce.
Wszelkie niewykorzystane resztki produktu leczniczego lub jego odpady należy usunąć zgodnie z lokalnymi przepisami.
7. PODMIOT ODPOWIEDZIALNY POSIADAJĄCY POZWOLENIE NA DOPUSZCZENIE DO OBROTU
CStone Pharmaceuticals Ireland Limited
117-126 Sheriff Street Upper
Dublin 1, D01 YC43
Irlandia
8. NUMER POZWOLENIA NA DOPUSZCZENIE DO OBROTU
EU/1/24/1833/001
9. DATA WYDANIA PIERWSZEGO POZWOLENIA NA DOPUSZCZENIE DO OBROTU
I DATA PRZEDŁUŻENIA POZWOLENIA
Data wydania pierwszego pozwolenia na dopuszczenie do obrotu: 24 lipca 2024 r.
10 DATA ZATWIERDZENIA LUB CZĘŚCIOWEJ ZMIANY TEKSTU
CHARAKTERYSTYKI PRODUKTU LECZNICZEGO
<MM/RRRR>
Szczegółowe informacje o tym produkcie leczniczym są dostępne na stronie internetowej Europejskiej Agencji Leków http://www.ema.europa.eu.
Więcej informacji o leku Cejemly