


Charakterystyka produktu leczniczego - Bosutinib Sandoz 100 mg
1. NAZWA PRODUKTU LECZNICZEGO
Bosutinib Sandoz, 100 mg, tabletki powlekane
Bosutinib Sandoz, 400 mg, tabletki powlekane
Bosutinib Sandoz, 500 mg, tabletki powlekane
2. SKŁAD JAKOŚCIOWY I ILOŚCIOWY
Bosutinib Sandoz, 100 mg, tabletki powlekane
Każda tabletka powlekana zawiera 100 mg bosutynibu (w postaci bosutynibu dwuwodnego).
Bosutinib Sandoz, 400 mg, tabletki powlekane
Każda tabletka powlekana zawiera 400 mg bosutynibu (w postaci bosutynibu dwuwodnego).
Bosutinib Sandoz, 500 mg, tabletki powlekane
Każda tabletka powlekana zawiera 500 mg bosutynibu (w postaci bosutynibu dwuwodnego).
Pełny wykaz substancji pomocniczych, patrz punkt 6.1.
3. POSTAĆ FARMACEUTYCZNA
Tabletka powlekana.
Bosutinib Sandoz, 100 mg, tabletki powlekane
Żółta, owalna (szerokość: 5,41 mm; długość: 10,61 mm), obustronnie wypukła tabletka powlekana z wytłoczonym oznakowaniem „100” na jednej stronie i „B” na drugiej.
Bosutinib Sandoz, 400 mg, tabletki powlekane
Pomarańczowa, owalna (szerokość: 8,66 mm; długość: 16,17 mm), obustronnie wypukła tabletka powlekana z wytłoczonym oznakowaniem „400” na jednej stronie i „B” na drugiej.
Bosutinib Sandoz, 500 mg, tabletki powlekane
Czerwona, owalna (szerokość: 9,37 mm; długość: 18,20 mm), obustronnie wypukła tabletka powlekana z wytłoczonym oznakowaniem „500” na jednej stronie i „B” na drugiej.
4. SZCZEGÓŁOWE DANE KLINICZNE
4.1 Wskazania do stosowania
Bosutinib Sandoz jest wskazany w leczeniu
- dorosłych pacjentów oraz dzieci i młodzieży w wieku 6 lat i starszych z nowo rozpoznaną (NR) w fazie przewlekłej (CP, ang. chronic phase) przewlekłą białaczką szpikową (CML, ang. chronic myelogenous leukaemia) z obecnością chromosomu Philadelphia (CML Ph+).
- dorosłych pacjentów oraz dzieci i młodzieży w wieku 6 lat i starszych z CML Ph+ w fazie CP, którzy byli wcześniej leczeni jednym lub wieloma inhibitorami kinazy tyrozynowej (TKI, ang. tyrosine kinase inhibitor), i u których imatynib, nilotynib i dazatynib nie są uważane za właściwe sposoby leczenia.
- dorosłych pacjentów z CML Ph+ w fazie akceleracji (AP, ang. accelerated phase) i fazie przełomu blastycznego (BP, ang. blast phase), którzy byli wcześniej leczeni jednym lub wieloma inhibitorami kinazy tyrozynowej, i u których imatynib, nilotynib i dazatynib nie są uważane za właściwe sposoby leczenia.
4.2 Dawkowanie i sposób podawania
Dawkowanie
Dorośli pacjenci z nowo rozpoznaną CML Ph+ w fazie CP
Zalecana dawka to 400 mg bosutynibu raz na dobę.
Dorośli pacjenci z CML Ph+ w fazie CP, AP lub BP z opornością na wcześniejsze leczenie lub jego nietolerancją
Zalecana dawka to 500 mg bosutynibu raz na dobę.
W badaniach klinicznych, w przypadku obu wskazań, leczenie bosutynibem kontynuowano do wystąpienia progresji choroby lub nietolerancji leczenia.
Dzieci i młodzież z nowo rozpoznaną CML Ph+ w fazie CP albo z CML Ph+ w fazie CP z opornością na wcześniejsze leczenie lub jego nietolerancją
Zalecana dawka bosutynibu dla pacjentów z grupy dzieci i młodzieży z nowo rozpoznaną chorobą wynosi 300 mg/m2 powierzchni ciała (BSA, ang. body surface area) doustnie, raz na dobę, a dla pacjentów z grupy dzieci i młodzieży z opornością lub nietolerancją wcześniejszego leczenia (R/I, ang. resistant or intolerant) wynosi 400 mg/m2 powierzchni ciała, doustnie, raz na dobę.
Zalecenia dotyczące dawkowania przedstawiono w tabeli 1. W razie potrzeby, pożądaną dawkę można uzyskać poprzez połączenie różnych mocy tabletek powlekanych zawierających bosutynib.
Tabela 1 Dawkowanie u pacjentów z grupy dzieci i młodzieży z nowo rozpoznaną CML Ph+ w fazie CP albo z CML Ph+ w fazie CP z opornością na wcześniejsze leczenie lub jego nietolerancją
| BSA | Zalecana dawka dla pacjentów NR | Zalecana dawka dla pacjentów R/I |
|---|---|---|
| 0,55–<0,63 m2 | 200 mg | 250 mg |
| 0,63–<0,75 m2 | 200 mg | 300 mg |
| 0,75–<0,9 m2 | 250 mg | 350 mg |
| 0,9–<1,1 m2 | 300 mg | 400 mg |
| ≥1,1 m2 | 400 mg* | 500 mg* |
* maksymalna dawka początkowa (odpowiadająca maksymalnej dawce początkowej we wskazaniu dla dorosłych pacjentów)
Skróty: AP - faza akceleracji; BP - faza przełomu blastycznego; BSA – powierzchnia ciała; CML - przewlekła białaczka szpikowa; CP – faza przewlekła, NR – nowo rozpoznana; Ph+ - z obecnością chromosomu Philadelphia; R/I – oporność lub nietolerancja
Dostosowanie dawki
U dorosłych pacjentów z CML, u których występuje oporność na wcześniejsze leczenie lub jego nietolerancja, dawki można zwiększyć do 600 mg u osób z niedostateczną odpowiedzią na leczenie lub z objawami progresji oraz w przypadku braku jakichkolwiek działań niepożądanych stopnia 3. lub 4. lub utrzymujących się działań niepożądanych 2. stopnia.
U dorosłych pacjentów z nowo rozpoznaną CML w fazie CP stopniowe zwiększanie dawki o 100 mg do maksymalnie 600 mg raz na dobę jest dozwolone, jeśli w 3. miesiącu leczenia u pacjentów nie odnotowano transkryptów BCR-Abl (ang. breakpoint cluster region-Abelson) w ilości ≤ 10%, oraz nie wystąpiły u nich działania niepożądane 3. lub 4. stopnia w momencie zwiększania dawki, a nasilenie wszystkich objawów toksyczności niehematologicznej 2. stopnia zmniejszyło się do co najmniej 1. stopnia.
U pacjentów z grupy dzieci i młodzieży z BSA < 1,1 m2 i niedostateczną odpowiedzią na leczenie po 3 miesiącach należy rozważyć stopniowe zwiększenie dawki o 50 mg, do maksymalnie 100 mg powyżej dawki zalecanej dostosowanej do BSA. U pacjentów z grupy dzieci i młodzieży z BSA ≥1,1 m2 i niedostateczną odpowiedzią na leczenie po 3 miesiącach należy rozważyć zwiększenie dawki o 100 mg, podobnie jak u osób dorosłych. W przypadku niedostatecznej odpowiedzi klinicznej i braku możliwości dalszego zwiększania dawki u pacjentów z grupy dzieci i młodzieży, leczenie zostanie przerwane.
Maksymalna dawka u pacjentów z grupy dzieci i młodzieży wynosi 600 mg raz na dobę w przypadku wcześniej leczonej CML i 500 mg raz na dobę w przypadku nowo rozpoznanej CML.
Dawki powyżej 600 mg na dobę nie były badane i w związku z tym nie należy ich podawać.
Dostosowanie dawki w zależności od wystąpienia działań niepożądanych
W przypadku wystąpienia umiarkowanej lub ciężkiej, klinicznie istotnej toksyczności niehematologicznej należy przerwać podawanie bosutynibu. Po ustąpieniu objawów toksyczności można wznowić stosowanie produktu od dawki zmniejszonej o 100 mg, podawanej raz na dobę. Jeśli jest to klinicznie uzasadnione, należy rozważyć ponowne zwiększenie do dawki poprzedzającej zmniejszenie dawki, przyjmowanej raz na dobę (patrz punkt 4.4). U pacjentów stosowano dawki mniejsze od 300 mg na dobę; jednak nie określono ich skuteczności.
Zwiększenie aktywności aminotransferaz wątrobowych
W przypadku zwiększenia aktywności aminotransferaz ponad pięciokrotnie powyżej górnej granicy normy (> 5 x GGN), należy przerwać podawanie bosutynibu do czasu powrotu tych aktywności do wartości ≤ 2,5 x GGN, po czym można wznowić stosowanie tego produktu leczniczego od dawki 400 mg raz na dobę. Jeśli powrót do tych wartości trwa dłużej niż 4 tygodnie, należy rozważyć przerwanie leczenia bosutynibem. Jeśli zwiększenie aktywności aminotransferaz ≥ 3 x GGN występuje jednocześnie ze zwiększeniem stężenia bilirubiny > 2 x GGN i aktywności fosfatazy zasadowej < 2 x GGN, należy przerwać leczenie bosutynibem (patrz punkt 4.4).
Biegunka
W przypadku wystąpienia biegunki stopnia 3.–4. według kryteriów National Cancer Institute, opisujących działania niepożądane (ang. NCI CTCAE, National Cancer Institute Common Terminology Criteria for Adverse Events), należy przerwać podawanie bosutynibu. Po powrocie do stopnia ≤ 1., można wznowić stosowanie tego produktu leczniczego od dawki 400 mg raz na dobę (patrz punkt 4.4).
U dzieci i młodzieży dostosowanie dawki w przypadku toksyczności niehematologicznej można przeprowadzić sposób jak u dorosłych, jednak stopnie zmniejszania dawki mogą być inne. W przypadku pacjentów z grupy dzieci i młodzieży z BSA < 1,1 m2 należy rozważyć zmniejszenie dawki początkowo o 50 mg, a następnie o dodatkowe 50 mg, jeśli działania niepożądane nadal się utrzymują, zgodnie z zaleceniami w tabeli 2. W przypadku pacjentów z grupy dzieci i młodzieży z BSA ≥ 1,1 m2 należy zmniejszać dawkę podobnie jak u osób dorosłych.
Hematologiczne działania niepożądane
W przypadku wystąpienia ciężkiej lub długotrwałej neutropenii i małopłytkowości zalecane jest zmniejszenie dawki według schematu opisanego w tabeli 2.
Tabela 2 Dostosowanie dawki w przypadku neutropenii i małopłytkowości u pacjentów dorosłych oraz z grupy dzieci i młodzieży
ANCa < 1,0 x 10⁹/L i (lub) płytki krwi < 50 x 109/L | Wstrzymać podawanie bosutynibu do czasu przywrócenia ANC do wartości ≥ 1,0 x 10⁹/L i płytek krwi ≥ 50 x 109/L. Jeśli powrót do wymaganej wartości nastąpi w ciągu 2 tygodni, wznowić leczenie bosutynibem w takiej samej dawce. Jeśli mała liczba krwinek utrzymuje się przez ponad 2 tygodnie, po powrocie liczby krwinek do prawidłowych wartości wznowić leczenie u dorosłych pacjentów oraz dzieci | i młodzieży o powierzchni ciała ≥ 1,1 m2 od dawki zmniejszonej o 100 mg, a u dzieci i młodzieży o powierzchni ciała < 1,1 m2 od dawki zmniejszonej o 50 mg. W przypadku nawrotu cytopenii po powrocie parametrów do prawidłowych wartości wznowić leczenie u dorosłych pacjentów oraz dzieci i młodzieży o powierzchni ciała ≥ 1,1 m2 od dawki zmniejszonej o dodatkowe 100 mg, a u dzieci i młodzieży o powierzchni ciała < 1,1 m2 od dawki zmniejszonej o dodatkowe 50 mg. Dawki mniejsze od 300 mg na dobę były stosowane u pacjentów dorosłych i pacjentów z grupy dzieci i młodzieży o powierzchni ciała ≥ 1,1 m2, jednak nie określono ich skuteczności. Dawki mniejsze niż 300 mg/m2 pc. były stosowane u pacjentów z grupy dzieci i młodzieży, jednak nie określono ich skuteczności. |
|---|
a ANC, absolute neutrophil count - bezwzględna liczba neutrofili
Pominięcie dawki
Jeżeli od momentu pominięcia dawki upłynęło więcej niż 12 godzin, nie należy przyjmować dodatkowej dawki. Przepisaną dawkę należy przyjąć następnego dnia.
Szczególne populacje pacjentów
Pacjenci w podeszłym wieku (≥ 65 lat)
Nie ma szczególnych zaleceń dotyczących dawki u pacjentów w podeszłym wieku. Ze względu na ograniczoną liczbę informacji dotyczących stosowania produktu leczniczego u osób w podeszłym wieku, należy zachować ostrożność w tej grupie pacjentów.
Zaburzenia czynności nerek
Pacjenci ze stężeniem kreatyniny w surowicy > 1,5 x GGN zostali wykluczeni z badań dotyczących CML. U pacjentów z umiarkowanymi lub ciężkimi zaburzeniami czynności nerek w trakcie badań zaobserwowano zwiększanie się ekspozycji [pola powierzchni pod krzywą zależności stężenia leku w osoczu od czasu (AUC, ang. area under curve)].
Nowo rozpoznana CML Ph+ w fazie CP
U dorosłych pacjentów z umiarkowanymi zaburzeniami czynności nerek [klirens kreatyniny (CCr) od 30 do 50 mL/min, oszacowany według wzoru Cockcrofta-Gaulta] zalecana dawka bosutynibu to 300 mg na dobę, podawana z posiłkiem (patrz punkty 4.4 i 5.2).
U dorosłych pacjentów z ciężkimi zaburzeniami czynności nerek (CCr < 30 mL/min, oszacowany według wzoru Cockcrofta-Gaulta) zalecana dawka bosutynibu to 200 mg na dobę, podawana z posiłkiem (patrz punkty 4.4 i 5.2).
Można rozważyć zwiększenie dawki do 400 mg raz na dobę, podawanej z posiłkiem, u dorosłych pacjentów z umiarkowanymi zaburzeniami czynności nerek lub do 300 mg raz na dobę u pacjentów z ciężkimi zaburzeniami czynności nerek, jeśli nie występują u nich ciężkie działania niepożądane lub uporczywe działania niepożądane o umiarkowanym nasileniu i jeśli nie uzyskano u nich wystarczającej odpowiedzi hematologicznej, cytogenetycznej lub molekularnej.
CML Ph+ w fazie CP, AP lub BP z opornością na wcześniejsze leczenie lub jego nietolerancją Zalecana dawka bosutynibu dla dorosłych pacjentów z umiarkowanymi zaburzeniami czynności nerek (CCr obliczony ze wzoru Cockcrofta-Gaulta od 30 do 50 mL/min) wynosi 400 mg na dobę (patrz punkty 4.4 i 5.2).
Zalecana dawka bosutynibu dla pacjentów z ciężkimi zaburzeniami czynności nerek (CCr obliczony ze wzoru Cockrofta-Gaulta < 30 mL/min) wynosi 300 mg na dobę (patrz punkty 4.4 i 5.2).
Można rozważyć zwiększenie dawki do 500 mg raz na dobę u dorosłych pacjentów z umiarkowanymi zaburzeniami czynności nerek lub do 400 mg raz na dobę u pacjentów z ciężkimi zaburzeniami czynności nerek, u których nie wystąpiły ciężkie ani długotrwałe działania niepożądane o nasileniu umiarkowanym i jeśli nie uzyskano u nich wystarczającej odpowiedzi hematologicznej, cytogenetycznej lub molekularnej.
Zaburzenia serca
Pacjenci z niekontrolowaną lub istotną klinicznie chorobą serca (np. niedawno przebytym zawałem mięśnia sercowego, zastoinową niewydolnością serca lub dusznicą bolesną niestabilną) zostali wykluczeni z badań klinicznych. W przypadku pacjentów z istotnymi klinicznie zaburzeniami serca należy zachować szczególną ostrożność (patrz punkt 4.4).
Niedawno przebyte lub utrzymujące się istotne klinicznie zaburzenia ze strony żołądka i jelit
Pacjenci z niedawno przebytymi lub utrzymującymi się istotnymi klinicznie zaburzeniami ze strony żołądka i jelit (np. nasilonymi wymiotami i (lub) biegunką) zostali wykluczeni z badań klinicznych. W przypadku pacjentów z niedawno przebytymi lub utrzymującymi się istotnymi klinicznie zaburzeniami ze strony żołądka i jelit, należy zachować szczególną ostrożność (patrz punkt 4.4).
Dzieci i młodzież
Nie określono dotychczas bezpieczeństwa stosowania ani skuteczności bosutynibu u dzieci w wieku poniżej 1 roku z nowo rozpoznaną CML Ph+ w fazie CP lub z CML Ph+ w fazie CP z opornością na wcześniejsze leczenie lub jego nietolerancją. Dane nie są dostępne. Informacje pochodzące od pacjentów w wieku poniżej 6 lat są zbyt ograniczone, aby można było sformułować zalecenia dotyczące dawkowania (patrz punkt 5.1).
Sposób podawania
Bosutinib Sandoz należy przyjmować doustnie, raz na dobę, podczas posiłków (patrz punkt 5.2). Jeżeli od momentu pominięcia dawki upłynęło więcej niż 12 godzin, nie należy przyjmować dodatkowej dawki. Przepisaną dawkę należy przyjąć następnego dnia.
Tabletki powlekane należy połykać w całości. Tabletek powlekanych nie należy przecinać, kruszyć, łamać ani żuć.
4.3 Przeciwwskazania
Nadwrażliwość na substancję czynną lub na którąkolwiek substancję pomocniczą wymienioną w punkcie 6.1.
Zaburzenia czynności wątroby (patrz punkty 5.1 i 5.2).
4.4 Specjalne ostrzeżenia i środki ostrożności dotyczące stosowania
Zaburzenia czynności wątroby
Leczenie bosutynibem pacjentów dorosłych oraz z grupy dzieci i młodzieży jest związane z ryzykiem zwiększenia aktywności aminotransferaz w surowicy [aminotransferazy alaninowej (AlAT) i aminotransferazy asparaginianowej (AspAT)].
Zwiększona aktywność aminotransferaz zwykle występowała na wczesnym etapie leczenia (u ponad 80% pacjentów, u których nastąpiło zwiększenie aktywności aminotransferaz dowolnego stopnia, do pierwszego takiego zdarzenia doszło w ciągu pierwszych 3 miesięcy). U pacjentów otrzymujących bosutynib należy przeprowadzić testy czynnościowe wątroby przed rozpoczęciem leczenia i raz w miesiącu w ciągu pierwszych 3 miesięcy leczenia i zgodnie ze wskazaniami klinicznymi.
W przypadku pacjentów ze zwiększoną aktywnością aminotransferaz należy tymczasowo wstrzymać podawanie bosutynibu (uwzględniając możliwość zmniejszenia dawki po przywróceniu nasilenia zdarzenia niepożądanego do stopnia 1. lub stanu początkowego) i (lub) przerwać leczenie bosutynibem. Zwiększona aktywność aminotransferaz, zwłaszcza w przypadku jednoczesnego zwiększenia stężenia bilirubiny, może stanowić wczesną oznakę polekowego uszkodzenia wątroby; takich pacjentów należy poddać odpowiedniemu leczeniu (patrz punkty 4.2 i 4.8).
Biegunka i wymioty
Leczenie bosutynibem pacjentów dorosłych oraz z grupy dzieci i młodzieży wiąże się z ryzykiem wystąpienia biegunki i wymiotów, dlatego w przypadku pacjentów z niedawno przebytymi lub utrzymującymi się istotnymi klinicznie zaburzeniami ze strony żołądka i jelit, należy stosować ten produkt leczniczy z zachowaniem ostrożności i wyłącznie po dokładnej ocenie korzyści i ryzyka, ponieważ tacy pacjenci zostali wykluczeni z badań klinicznych. U pacjentów, u których wystąpi biegunka i wymioty, należy zastosować standardowe leczenie, w tym podanie przeciwbiegunkowego lub przeciwwymiotnego produktu leczniczego i (lub) uzupełnienie płynów. Dodatkowo, w przypadku biegunki i wymiotów można tymczasowo wstrzymać podawanie bosutynibu, zmniejszyć dawkę i (lub) przerwać leczenie bosutynibem (patrz punkty 4.2 i 4.8). Lek przeciwwymiotny, domperidon, może powodować wydłużenie odstępu QTc i wywoływać arytmie typu „torsades de pointes”, dlatego należy unikać skojarzonego podawania z domperidonem. Należy stosować go wyłącznie w sytuacji, gdy inne produkty lecznicze są nieskuteczne. W takich sytuacjach wymagana jest indywidualna ocena korzyści i ryzyka dla każdego przypadku, a pacjenci powinni być monitorowani w celu wykrycia wydłużenia QTc.
Mielosupresja
Leczenie bosutynibem pacjentów dorosłych oraz z grupy dzieci i młodzieży jest związane z ryzykiem mielosupresji definiowanej jako niedokrwistość, neutropenia i małopłytkowość. Należy co tydzień wykonywać pełną morfologię krwi w ciągu pierwszego miesiąca leczenia, a następnie co miesiąc lub zgodnie ze wskazaniami klinicznymi. Mielosupresję należy (można) leczyć przez tymczasowe wstrzymanie podawania bosutynibu, zmniejszenie dawki i (lub) przerwanie leczenia bosutynibem (patrz punkty 4.2 i 4.8).
Zatrzymanie płynów
Leczenie bosutynibem pacjentów dorosłych oraz z grupy dzieci i młodzieży może wiązać się z zatrzymaniem płynów w organizmie, w tym wysiękiem osierdziowym, wysiękiem opłucnowym, obrzękiem płuc i (lub) obrzękami obwodowymi. Leczenie bosutynibem u pacjentów z grupy dzieci i młodzieży może wiązać się z występowaniem wysięku osierdziowego o niewielkim nasileniu oraz obrzęków obwodowych.
Pacjenci powinni być monitorowani i objęci standardowym leczeniem.
Dodatkowo, w przypadku zatrzymania płynów można tymczasowo wstrzymać podawanie bosutynibu, zmniejszyć dawkę i (lub) przerwać leczenie bosutynibem (patrz punkty 4.2 i 4.8).
Aktywność lipazy w surowicy
Zaobserwowano zwiększenie aktywności lipazy w surowicy. U pacjentów, którzy przebyli zapalenie trzustki, należy zachować szczególną ostrożność. Jeśli zwiększeniu aktywności lipazy towarzyszą objawy brzuszne, należy przerwać podawanie bosutynibu i rozważyć wykonanie odpowiednich badań diagnostycznych w celu wykluczenia zapalenia trzustki (patrz punkt 4.2).
Zakażenia
Przyjmowanie bosutynibu może zwiększać podatność pacjentów na zakażenia bakteryjne, grzybicze, wirusowe lub pierwotniakowe.
Toksyczność sercowo-naczyniowa
Bosutynib może powodować działanie toksyczne na układ sercowo-naczyniowy, w tym niewydolność serca i zdarzenia niedokrwienne serca. Zdarzenia związane z niewydolnością serca występowały częściej u pacjentów wcześniej leczonych niż u pacjentów z nowo rozpoznaną CML oraz częściej u pacjentów w podeszłym wieku lub z czynnikami ryzyka, w tym z niewydolnością serca w wywiadzie. Zdarzenia niedokrwienne serca zgłaszano zarówno u pacjentów wcześniej leczonych, jak i u pacjentów z nowo rozpoznaną CML, i występowały one częściej u pacjentów z czynnikami ryzyka choroby wieńcowej, w tym cukrzycą w wywiadzie, wskaźnikiem masy ciała większym niż 30, nadciśnieniem tętniczym i zaburzeniami naczyniowymi.
Pacjentów należy monitorować w celu wykrycia objawów przedmiotowych i podmiotowych wskazujących na niewydolność serca i niedokrwienie serca oraz poddać leczeniu zgodnie ze wskazaniami klinicznymi. Toksyczność sercowo-naczyniową można też opanować poprzez zastosowanie przerw w leczeniu, zmniejszenie dawki i (lub) całkowite odstawienie bosutynibu.
Potencjał proarytmiczny
W automatycznym odczycie EKG stwierdzono wydłużenie QTc, bez towarzyszących zaburzeń rytmu. Należy zachować ostrożność podczas podawania bosutynibu pacjentom, u których występowało wydłużenie QTc lub tym, którzy są do tego predysponowani, pacjentom z niekontrolowaną lub istotną klinicznie chorobą serca, w tym niedawno przebytym zawałem mięśnia sercowego, zastoinową niewydolnością serca, niestabilną dusznicą bolesną lub istotną klinicznie bradykardią, albo pacjentom przyjmującym produkty lecznicze mogące wydłużać QTc (np. przeciwarytmiczne produkty lecznicze i inne substancje mogące wydłużać QTc [patrz punkt 4.5]). Współistniejąca hipokaliemia lub hipomagnezemia mogą dodatkowo nasilić to działanie.
Zalecane jest monitorowanie wpływu na QTc i wykonywanie wyjściowego elektrokardiogramu (EKG) przed rozpoczęciem leczenia bosutynibem, oraz w przypadkach wskazanych klinicznie. Przed podaniem bosutynibu, należy wyrównać hipokaliemię lub hipomagnezemię, a następnie okresowo kontrolować stężenie potasu i magnezu w trakcie leczenia.
Zaburzenia czynności nerek
Leczenie bosutynibem może spowodować istotne klinicznie pogorszenie czynności nerek u pacjentów dorosłych oraz z grupy dzieci i młodzieży z CML. W badaniach klinicznych z udziałem pacjentów leczonych bosutynibem obserwowano zmniejszanie się w czasie szacunkowej wartości wskaźnika szybkości przesączania kłębuszkowego (eGFR, ang. estimated glomerular filtration rate) (patrz punkt 4.8).
Istotna jest ocena czynności nerek przed rozpoczęciem leczenia i staranne jej monitorowanie podczas leczenia bosutynibem, ze zwróceniem szczególnej uwagi na pacjentów z zaburzeniami czynności nerek w wywiadzie lub z czynnikami ryzyka wystąpienia zaburzeń czynności nerek, co obejmuje jednoczesne przyjmowanie potencjalnie nefrotoksycznych produktów leczniczych, takich jak diuretyki, inhibitory konwertazy angiotensyny (ACE, ang. angiotensin-converting enzyme), antagoniści receptora angiotensyny i niesteroidowe leki przeciwzapalne (NLPZ).
W badaniu obejmującym pacjentów z zaburzeniem czynności nerek ekspozycja na bosutynib wzrastała u pacjentów z umiarkowanymi i ciężkimi zaburzeniami czynności nerek. Zaleca się zmniejszenie dawki u pacjentów z umiarkowanymi lub ciężkimi zaburzeniami czynności nerek (patrz punkty 4.2 i 5.2).
Pacjenci ze stężeniem kreatyniny w surowicy > 1,5 x GGN zostali wykluczeni z badań dotyczących CML (patrz punkty 4.2 i 5.2).
Istnieją bardzo ograniczone dane kliniczne (n = 3) dotyczące pacjentów z CML z umiarkowanymi zaburzeniami czynności nerek otrzymujących zwiększoną dawkę 600 mg bosutynibu.
Pacjenci pochodzenia azjatyckiego
W analizach farmakokinetyki populacyjnej wykazano, że u Azjatów występował mniejszy klirens, co skutkowało większą ekspozycją. W związku z tym pacjentów tych należy ściśle monitorować w kierunku działań niepożądanych, szczególnie w przypadku zwiększenia dawki.
Ciężkie reakcje skórne
Bosutynib może wywołać ciężkie reakcje skórne, takie jak zespół Stevensa-Johnsona i toksyczna nekroliza naskórka. Bosutynib należy całkowicie odstawić u pacjentów, u których w czasie leczenia wystąpiła ciężka reakcja skórna.
Zespół rozpadu guza
Ze względu na możliwość wystąpienia zespołu rozpadu guza zaleca się, aby przed rozpoczęciem terapii bosutynibem skorygować istotne klinicznie odwodnienie i zastosować leczenie dużego stężenia kwasu moczowego (patrz punkt 4.8).
Reaktywacja wirusowego zapalenia wątroby typu B
U pacjentów będących przewlekłymi nosicielami wirusa zapalenia wątroby typu B, dochodziło do reaktywacji zapalenia wątroby po otrzymaniu przez nich inhibitorów kinazy tyrozynowej BCR-ABL. Niektóre przypadki prowadziły do ostrej niewydolności wątroby lub piorunującego zapalenia wątroby, a w konsekwencji do przeszczepienia wątroby lub zgonu pacjenta.
U pacjentów należy wykonać badania w kierunku zakażenia wirusem HBV przed rozpoczęciem leczenia bosutynibem. Przed rozpoczęciem leczenia u pacjentów z dodatnim wynikiem badania serologicznego w kierunku HBV (w tym u pacjentów z aktywną chorobą) i w przypadku pacjentów z dodatnim wynikiem badania w kierunku HBV w trakcie leczenia należy skonsultować się z ekspertami ds. chorób wątroby i leczenia HBV. Nosiciele wirusa HBV, którzy wymagają leczenia bosutynibem, powinni być poddawani ścisłej obserwacji w kierunku objawów podmiotowych i przedmiotowych aktywnego zakażenia wirusem HBV w trakcie całego okresu leczenia i przez kilka miesięcy po jego zakończeniu (patrz punkt 4.8).
Nadwrażliwość na światło
Należy unikać narażenia na bezpośrednie działanie promieni słonecznych lub promieniowania ultrafioletowego (UV) lub minimalizować je ze względu na ryzyko nadwrażliwości na światło, związane z leczeniem bosutynibem. Należy poinstruować pacjentów, aby stosowali takie środki, jak odzież ochronna i filtry przeciwsłoneczne o wysokim współczynniku ochrony przeciwsłonecznej (SPF, ang. sun protection factor).
Inhibitory CYP3A cytochromu P450
Należy unikać jednoczesnego stosowania bosutynibu i inhibitorów CYP3A silnie działających lub o średniej sile działania, ponieważ prowadzi to do zwiększenia stężenia bosutynibu w osoczu (patrz punkt 4.5).
Do leczenia skojarzonego zaleca się wybranie produktu leczniczego bez wpływu hamującego lub o minimalnym potencjale hamującym CYP3A, jeśli jest to możliwe.
Jeśli w trakcie leczenia bosutynibem konieczne jest podanie inhibitora CYP3A silnie działającego lub o średniej sile działania, należy rozważyć przerwanie leczenia bosutynibem lub zmniejszenie jego dawki.
Induktory CYP3A
Należy unikać jednoczesnego stosowania bosutynibu i induktorów CYP3A silnie działających lub o średniej sile działania, ponieważ prowadzi to do zmniejszenia stężenia bosutynibu w osoczu (patrz punkt 4.5).
Wpływ pożywienia
Należy unikać spożywania produktów zawierających grejpfruty, w tym soku grejpfrutowego oraz innych pokarmów hamujących CYP3A (patrz punkt 4.5).
4.5 Interakcje z innymi produktami leczniczymi i inne rodzaje interakcji
Wpływ innych produktów leczniczych na bosutynib
Inhibitory CYP3A
Należy unikać jednoczesnego stosowania bosutynibu z silnymi inhibitorami CYP3A (w tym m.in. itrakonazolem, ketokonazolem, pozakonazolem, worykonazolem, klarytromycyną, telitromycyną, nefazodonem, mibefradylem, indynawirem, lopinawirem/rytonawirem, nelfinawirem, rytonawirem, sakwinawirem, boceprewirem, telaprewirem, produktami zawierającymi grejpfruty, w tym sok grejpfrutowy) lub inhibitorami CYP3A o średniej sile działania (w tym m.in. flukonazolem, cyprofloksacyną, erytromycyną, diltiazemem, werapamilem, amprenawirem, atazanawirem, darunawirem/rytonawirem, fosamprenawirem, aprepitantem, kryzotynibem, imatynibem), ponieważ prowadzi to do zwiększenia stężenia bosutynibu w osoczu.
W przypadku jednoczesnego stosowania bosutynibu z łagodnymi inhibitorami CYP3A należy zachować szczególną ostrożność.
Do leczenia skojarzonego zaleca się wybranie produktu leczniczego bez wpływu hamującego lub o minimalnym potencjale hamującym enzym CYP3A, jeśli jest to możliwe.
Jeśli w trakcie leczenia bosutynibem konieczne jest podanie inhibitora CYP3A silnie działającego lub o średniej sile działania, należy rozważyć przerwanie leczenia bosutynibem lub zmniejszenie jego dawki.
Podczas badania 24 zdrowych osobników, którym jednocześnie podano na czczo 5 dobowych dawek 400 mg ketokonazolu (silny inhibitor CYP3A) z jedną dawką 100 mg bosutynibu, wykazano, że ketokonazol powoduje 5,2-krotne zwiększenie wartości Cmax bosutynibu oraz 8,6-krotne zwiększenie wartości AUC bosutynibu w osoczu w porównaniu z podaniem tylko bosutynibu.
Podczas badania 20 zdrowych ochotników, którym jednocześnie podano po posiłku jedną dawkę 125 mg aprepitantu (inhibitor CYP3A o średniej sile działania) z jedną dawką 500 mg bosutynibu, wykazano, że aprepitant powoduje 1,5-krotne zwiększenie wartości Cmax bosutynibu oraz 2,0-krotne zwiększenie wartości AUC bosutynibu w osoczu w porównaniu z podaniem samego bosutynibu.
Induktory CYP3A
Należy unikać równoczesnego stosowania bosutynibu z silnymi induktorami CYP3A (w tym m.in. karbamazepiną, fenytoiną, ryfampicyną, zielem dziurawca zwyczajnego) lub induktorami CYP3A o średniej sile działania (w tym m.in. bozentanem, efawirenzem, etrawiryną, modafinilem, nafcyliną), ponieważ prowadzi to do zmniejszenia stężenia bosutynibu w osoczu.
Z powodu dużego zmniejszenia ekspozycji na bosutynib, które wystąiło podczas jednoczesnego podawania bosutynibu z ryfampicyną, mało prawdopodobne jest, aby zwiększenie dawki bosutynibu podawanego w skojarzeniu z induktorami CYP3A silnie działającymi lub o średniej sile działania mogło wystarczająco zrekompensować zmniejszenie ekspozycji.
W przypadku jednoczesnego stosowania bosutynibu z łagodnymi induktorami CYP3A należy zachować szczególną ostrożność.
Po jednoczesnym podawaniu jednej dawki bosutynibu z 6 dobowymi dawkami 600 mg ryfampicyny 24 zdrowym osobnikom po posiłku, ekspozycja na bosutynib (Cmax i AUC w osoczu) zmniejszyła się odpowiednio do 14% i 6% w stosunku do wartości uzyskanych po podaniu samego bosutynibu w dawce 500 mg.
Inhibitory pompy protonowej
W przypadku jednoczesnego podawania bosutynibu z inhibitorami pompy protonowej należy zachować szczególną ostrożność. Należy rozważyć stosowanie krótko działających produktów zobojętniających zamiast inhibitorów pompy protonowej i w miarę możliwości, należy również rozdzielić w czasie podanie bosutynibu i produktów zobojętniających (np. bosutynib przyjmować rano, a preparaty zobojętniające — wieczorem). W warunkach in vitro bosutynib wykazuje zależną od pH rozpuszczalność w wodzie. Po jednoczesnym podawaniu doustnie jednej dawki bosutynibu (400 mg) z wieloma dawkami lanzoprazolu (60 mg) 24 zdrowym osobnikom, będącym na czczo, wartości Cmax i AUC bosutynibu zmniejszyły się odpowiednio do 54% i 74% w stosunku do wartości uzyskanych po podaniu samego bosutynibu (400 mg).
Wpływ bosutynibu na inne produkty lecznicze
Podczas badania 27 zdrowych ochotników, którym jednocześnie podano po posiłku jedną dawkę 500 mg bosutynibu z jedną dawką 150 mg dabigatranu eteksylanu w postaci mezylanu (substrat glikoproteiny P [P-gp]), wykazano, że bosutynib nie powodował zwiększenia wartości Cmax ani AUC dabigatranu w osoczu w porównaniu z podaniem tylko dabigatranu eteksylanu w postaci mezylanu. Wyniki tego badania wskazują, że bosutynib nie wykazuje znaczącego klinicznie działania hamującego na P-gp.
Badania in vitro wskazują, że mało prawdopodobne jest, aby w wyniku indukcji przez bosutynib metabolizmu produktów leczniczych będących substratami CYP1A2, CYP2B6, CYP2C9, CYP2C19 i CYP3A4 wystąpiły jakiekolwiek interakcje między lekami podawanymi w dawkach terapeutycznych.
Badania in vitro wskazują, że mało prawdopodobne jest, aby w wyniku hamowania przez bosutynib metabolizmu produktów leczniczych będących substratami CYP1A2, CYP2A6, CYP2C8, CYP2C9, CYP2C19, CYP2D6 lub CYP3A4/5 wystąpiły istotne klinicznie interakcje między lekami podawanymi w dawkach terapeutycznych.
W badaniach in vitro wykazano, że bosutynib ma słabą zdolność hamowania aktywności białka oporności raka piersi (BCRP, ang. breast cancer resistance protein, układowo), polipeptydów transportujących aniony organiczne (OATP, ang. organic anion transporting polypeptide) OATP1B1 i OATP1B3, nośników anionów organicznych (OAT, ang. organic anion transporter) OAT1 i OAT3 oraz nośnika kationów organicznych (OCT, ang. organic cation transporter) OCT2 w klinicznie istotnych stężeniach, ale może mieć zdolność hamowania BCRP w przewodzie pokarmowym i OCT1.
Przeciwarytmiczne produkty lecznicze i inne substancje mogące wydłużyć odstęp QT
Należy zachować ostrożność podczas stosowania bosutynibu u pacjentów, u których występowało lub może wystąpić wydłużenie odstępu QT, w tym pacjentów przyjmujących przeciwarytmiczne produkty lecznicze, takie jak amiodaron, dyzopiramid, prokainamid, chinidyna i sotalol, lub inne produkty lecznicze mogące wydłużyć odstęp QT, takie jak chlorochina, halofantryna, klarytromycyna, domperidon, haloperydol, metadon i moksyfloksacyna (patrz punkt 4.4).
4.6 Wpływ na płodność, ciążę i laktację
Kobiety w wieku rozrodczym /antykoncepcja
Kobiety w wieku rozrodczym powinny stosować skuteczną metodę antykoncepcji podczas leczenia bosutynibem oraz przez co najmniej miesiąc po przyjęciu ostatniej dawki i unikać zajścia w ciążę w trakcie przyjmowania bosutynibu. Dodatkowo, należy poinstruować pacjentki, że wymioty i biegunka mogą zmniejszać skuteczność doustnych środków antykoncepcyjnych poprzez uniemożliwienie całkowitego wchłonięcia.
Ciąża
Istnieją tylko ograniczone dane dotyczące stosowania bosutynibu u kobiet w okresie ciąży. Badania na zwierzętach wykazały szkodliwy wpływ na reprodukcję (patrz punkt 5.3). Bosutynib nie jest zalecany do stosowania w okresie ciąży oraz u kobiet w wieku rozrodczym niestosujących skutecznej metody antykoncepcji. W przypadku stosowania bosutynibu w okresie ciąży lub zajścia pacjentki w ciążę w trakcie leczenia bosutynibem, należy poinformować pacjentkę o potencjalnym zagrożeniu dla płodu.
Karmienie piersią
Nie wiadomo, czy bosutynib i jego metabolity przenikają do mleka ludzkiego. Badanie z zastosowaniem znakowanego radioaktywnie bosutynibu [14C] u samic szczurów wykazało przenikanie radioaktywności pochodzącej od bosutynibu do mleka (patrz punkt 5.3). Nie można wykluczyć zagrożenia dla dzieci karmionych piersią. Podczas leczenia bosutynibem należy przerwać karmienie piersią.
Płodność
Na podstawie wyników badań nieklinicznych stwierdzono, że bosutynib może potencjalnie zaburzać funkcje rozrodcze i płodność u ludzi (patrz punkt 5.3). Mężczyznom leczonym bosutynibem zaleca się konserwację nasienia przed leczeniem ze względu na ryzyko zmniejszenia płodności w wyniku leczenia bosutynibem.
4.7 Wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn
Bosutynib nie ma wpływu lub wywiera nieistotny wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn. Jednak, jeśli u pacjenta przyjmującego bosutynib występują zawroty głowy, zmęczenie, zaburzenia widzenia lub inne działania niepożądane mogące mieć wpływ na zdolność bezpiecznego prowadzenia pojazdów i obsługiwania maszyn, powinien on powstrzymać się od wykonywania tych czynności, do czasu ustąpienia działań niepożądanych.
4.8 Działania niepożądane
Podsumowanie profilu bezpieczeństwa
Co najmniej 1 dawkę bosutynibu stosowanego w monoterapii otrzymało 1372 pacjentów z białaczką. Mediana czasu trwania leczenia wyniosła 26,30 miesiąca (zakres: 0,03–170,49 miesiąca). Byli to zarówno pacjenci z nowo zdiagnozowaną białaczką CML w fazie przewlekłej, jak i pacjenci z CML w fazie przewlekłej, fazie akceleracji lub fazie przełomu blastycznego, bądź ostrą białaczką limfoblastyczną (ang. ALL, acute lymphoblastic leukaemia) z chromosomem Ph+ wykazujący oporność na wcześniejsze leczenie lub jego nietolerancję. W analizach bezpieczeństwa uwzględniono dane z zakończonego badania przedłużonego.
W przypadku 1349 (98,3%) pacjentów zgłoszono co najmniej 1 działanie niepożądane dowolnego stopnia toksyczności. Najczęściej występującymi działaniami niepożądanymi zgłoszonymi przez ≥ 20% pacjentów były biegunka (80,4%), nudności (41,5%), ból brzucha (35,6%), małopłytkowość (34,4%), wymioty (33,7%), wysypka (32,8%), zwiększenie aktywności AlAT (28,0%), niedokrwistość (27,2%), gorączka (23,4%), zwiększenie aktywności AspAT (22,5%), zmęczenie (32,0%) i ból głowy (20,3%). W przypadku 943 (68,7%) pacjentów zostało zgłoszone co najmniej 1 działanie niepożądane stopnia 3. lub 4. Działaniami niepożądanymi produktu leczniczego, stopnia 3. lub 4., zgłoszonymi u ≥ 5% pacjentów były małopłytkowość (19,7%), zwiększenie aktywności AlAT (14,6%), neutropenia (10,6%), biegunka (10,6%), niedokrwistość (10,3%), zwiększenie aktywności lipazy (10,1%), zwiększenie aktywności AspAT (6,7%) oraz wysypka (5,0%).
Tabelaryczne zestawienie działań niepożądanych
Działania niepożądane wymieniono według klasyfikacji układów i narządów oraz częstości występowania. Kategorie częstości zdefiniowano w następujący sposób: bardzo często (≥1/10), często (≥1/100 do <1/10), niezbyt często (≥1/1 000 do <1/100), rzadko (≥1/10 000 do <1/1 000), bardzo rzadko (<1/10 000), częstość nieznana (nie może być określona na podstawie dostępnych danych). W obrębie każdej grupy o określonej częstości występowania, działania niepożądane wymieniono zgodnie ze zmniejszającym się nasileniem.
Tabela 3 Działania niepożądane związane z przyjmowaniem bosutynibu
| Zakażenia i zarażenia pasożytnicze | |
|---|---|
| Bardzo często | Zapalenie nosogardzieli Zakażenie dróg oddechowycha, |
| Często | Grypab Zapalenie płucc Zapalenie oskrzeli |
| Nowotwory łagodne, złośliwe i nieokreślone (w tym torbiele i polipy) | |
| Niezbyt często | Zespół rozpadu guza** |
| Zaburzenia krwi i układu chłonnego | |
| Bardzo często | Małopłytkowośćd Niedokrwistośće Neutropeniaf |
| Często | Leukopeniag |
| Niezbyt często | Gorączka neutropeniczna Granulocytopenia |
| Zaburzenia układu immunologicznego | |
| Często | Nadwrażliwość na lek |
| Niezbyt często | Wstrząs anafilaktyczny |
| Zaburzenia metabolizmu i odżywiania | |
| Bardzo często | Zmniejszone łaknienie |
| Często | Hipofosfatemiah Odwodnienie Hiperkaliemiai |
| Zaburzenia układu nerwowego | |
| Bardzo często | Ból głowy Zawroty głowy |
| Często | Zaburzenia smaku |
| Zaburzenia ucha i błędnika | |
| Często | Szum w uszach |
| Zaburzenia serca | |
| Często | Płyn w jamie osierdzia Niewydolność sercaj Zdarzenia niedokrwienne sercak |
| Niezbyt często | Zapalenie osierdzia |
| Zaburzenia naczyniowe | |
| Często | Nadciśnienie tętniczel |
| Zaburzenia układu oddechowego, klatki piersiowej i śródpiersia | |
| Bardzo często | Kaszel Duszność Wysięk opłucnowy |
| Często | Nadciśnienie płucnem |
| Niezbyt często | Niewydolność oddechowa Ostry obrzęk płucn |
| Częstość nieznana | Śródmiąższowa choroba płuc |
| Zaburzenia żołądka i jelit | |
| Bardzo często | Biegunka Nudności Ból brzuchao Wymioty |
| Często | Zapalenie błony śluzowej żołądka Krwawienie z przewodu pokarmowegop Zapalenie trzustkiq |
| Zaburzenia wątroby i dróg żółciowych | |
| Często | Nieprawidłowa czynność wątrobyr Objawy hepatotoksycznościs |
| Niezbyt często | Uszkodzenie wątrobyt |
| Zaburzenia skóry i tkanki podskórnej | |
| Bardzo często | Wysypkau |
| Często | Świąd Trądzik Pokrzywka Reakcja nadwrażliwości na światłov |
| Niezbyt często | Osutka polekowa Złuszczająca wysypka Rumień wielopostaciowy Zapalenie naczyń skóry |
| Częstość nieznana | Zespół Stevensa-Johnsona**, toksyczna nekroliza naskórka** |
| Zaburzenia mięśniowo-szkieletowe i tkanki łącznej | |
| Bardzo często | Bóle stawów, bóle pleców |
| Często | Bóle mięśni |
| Zaburzenia nerek i dróg moczowych | |
| Często | Ostre uszkodzenie nerek Niewydolność nerek Zaburzenia czynności nerek |
| Zaburzenia ogólne i stany w miejscu podania | |
| Bardzo często | Zmęczeniew Obrzękx Gorączka |
| Często | Ból w klatce piersiowejy Ból |
| Badania diagnostyczne | |
| Bardzo często | Zwiększona aktywność aminotransferazy alaninowejz Zwiększona aktywność aminotransferazy asparaginianowej Zwiększona aktywność lipazyaa Zwiększone stężenie kreatyniny we krwi |
| Często | Zwiększona aktywność amylazybb Zwiększona aktywność fosfokinazy kreatynowej we krwi Zwiększone stężenie bilirubiny we krwicc Zwiększona aktywność gamma - glutamylotransferazy Wydłużenie odstępu QT w zapisie EKGdd |
- a Termin „zakażenie dróg oddechowych” obejmuje: zakażenie dolnych dróg oddechowych, zakażenie dróg oddechowych, wirusowe zakażenie dróg oddechowych, zakażenie górnych dróg oddechowych, wirusowe zakażenie górnych dróg oddechowych.
- b Termin „grypa” obejmuje: grypę H1N1, grypę.
- c Termin „zapalenie płuc” obejmuje: atypowe zapalenie płuc, zapalenie płuc, bakteryjne zapalenie płuc, grzybicze zapalenie płuc, martwicze zapalenie płuc, paciorkowcowe zapalenie płuc.
- d Termin „małopłytkowość” obejmuje: zmniejszenie liczby płytek krwi, małopłytkowość.
- e Termin „niedokrwistość” obejmuje: niedokrwistość, zmniejszenie stężenia hemoglobiny, zmniejszenie liczby krwinek czerwonych.
- f Termin „neutropenia” obejmuje: neutropenię, zmniejszenie liczby neutrofili.
- g Termin „leukopenia” obejmuje: leukopenię, zmniejszenie liczby krwinek białych.
- h Termin „hipofosfatemia” obejmuje: zmniejszenie stężenia fosforu we krwi, hipofosfatemię.
- i Termin „hiperkaliemia” obejmuje: zwiększenie stężenia potasu we krwi, hiperkaliemię.
- j Termin „niewydolność serca” obejmuje: niewydolność serca, ostrą niewydolność serca, przewlekłą niewydolność serca, zastoinową niewydolność serca, wstrząs kardiogenny, zespół sercowo-nerkowy, zmniejszoną frakcję wyrzutową, niewydolność lewokomorową.
- k Termin „niedokrwienie serca” obejmuje: ostry zespół wieńcowy, ostry zawał mięśnia sercowego, dławicę piersiową, niestabilną dławicę piersiową, miażdżycę tętnicy wieńcowej, chorobę wieńcową, niedrożność tętnicy wieńcowej, zwężenie tętnicy wieńcowej, zawał mięśnia sercowego, niedokrwienie mięśnia sercowego, zwiększenie stężenia troponiny. l Termin „nadciśnienie tętnicze” obejmuje: podwyższone ciśnienie krwi, zwiększenie skurczowego ciśnienia tętniczego, nadciśnienie samoistne, nadciśnienie tętnicze, przełom nadciśnieniowy.
- m Termin „nadciśnienie płucne” obejmuje: tętnicze nadciśnienie płucne, podwyższone tętnicze ciśnienie płucne, nadciśnienie płucne.
- n Termin „ostry obrzęk płuc” obejmuje: ostry obrzęk płuc, obrzęk płuc.
o Termin „ból brzucha” obejmuje: uczucie dyskomfortu w jamie brzusznej, ból brzucha, ból w podbrzuszu, ból w nadbrzuszu, bolesność uciskową brzucha, ból żołądka i jelit.
- p Termin „krwawienie z przewodu pokarmowego” obejmuje: krwawienie z odbytu, krwawienie z żołądka, krwawienie z przewodu pokarmowego, krwawienie z jelit, krwawienie z dolnego odcinka przewodu pokarmowego, krwotok z odbytnicy, krwawienie z górnego odcinka przewodu pokarmowego.
- q Termin „ostre zapalenie trzustki” obejmuje: zapalenie trzustki, ostre zapalenie trzustki.
- r Termin „nieprawidłowa czynność wątroby” obejmuje: zwiększenie aktywności enzymów wątrobowych, nieprawidłową czynność wątroby, nieprawidłowe wyniki badań czynnościowych wątroby, podwyższone wartości parametrów czynnościowych wątroby, zwiększenie aktywności aminotransferaz.
- s Termin „objawy hepatotoksyczności” obejmuje: zapalenie wątroby, toksyczne zapalenie wątroby, hepatotoksyczność, zaburzenia czynności wątroby.
- t Termin „uszkodzenie wątroby” obejmuje: polekowe uszkodzenie wątroby, uszkodzenie komórek wątrobowych, uszkodzenie wątroby.
- u Termin „wysypka” obejmuje: wysypkę, wysypkę plamistą, wysypkę plamisto-grudkową, wysypkę grudkową, wysypkę ze świądem.
- v Termin „nadwrażliwość na światło” obejmuje: nadwrażliwość na światło, polimorficzną osutkę świetlną.
- w w Termin „zmęczenie” obejmuje: astenię, zmęczenie, złe samopoczucie.
- x Termin „obrzęk” obejmuje: obrzęk powiek, obrzęk twarzy, obrzęk uogólniony, obrzęk miejscowy, obrzęk, obrzęki obwodowe, obrzęk okołooczodołowy, opuchliznę okołooczodołową, opuchliznę obwodową, opuchliznę, opuchliznę powiek.
- y Termin „ból w klatce piersiowej” obejmuje: dyskomfort w klatce piersiowej, ból w klatce piersiowej.
- z Termin „zwiększona aktywność aminotransferazy alaninowej” obejmuje: nieprawidłową aktywność aminotransferazy alaninowej, zwiększoną aktywność aminotransferazy alaninowej
- aa Termin „zwiększona aktywność lipazy” obejmuje: hiperlipazemię, zwiększoną aktywność lipazy.
- bb Termin „zwiększona aktywność amylazy” obejmuje: zwiększoną aktywność amylazy, hiperamylazemię.
- cc Termin „zwiększone stężenie bilirubiny we krwi” obejmuje zwiększone stężenie bilirubiny związanej, zwiększone stężenie bilirubiny we krwi, zwiększone stężenie bilirubiny niezwiązanej, hiperbilirubinemię.
- dd Termin „wydłużenie odstępu QT w zapisie EKG” obejmuje: wydłużenie odstępu QT w zapisie EKG, zespół wydłużonego QT.
** Działania niepożądane zidentyfikowane u osób dorosłych po wprowadzeniu bosutynibu do obrotu.
Populacja dzieci i młodzieży
Łącznie 55 pacjentów z grupy dzieci i młodzieży w wieku ≥ 1 roku otrzymało co najmniej 1 dawkę bosutynibu w wieloośrodkowym, międzynarodowym, jednoramiennym, otwartym badaniu fazy I/II BCHILD. Mediana czasu trwania leczenia wynosiła 13,5 miesiąca (zakres: od 0,2 do 60,9 miesiąca). Pacjenci ci mieli nowo rozpoznaną CML Ph+ w fazie CP albo wystąpiła u nich oporność lub nietolerancja wcześniejszego leczenia CML PH+ w fazie CP bądź CML w fazie AP.
Co najmniej 1 działanie niepożądane o dowolnym stopniu toksyczności zgłoszono u 54 (98,2%) pacjentów z grupy dzieci i młodzieży. Najczęściej zgłaszanymi działaniami niepożądanymi były: biegunka (82%), ból brzucha (65%), wymioty (56%), nudności (51%), wysypka (36%), zmęczenie (35%), małopłytkowość (35%), ból głowy (33%), gorączka (33%), zwiększenie aktywności AlAT (29%) i zmniejszenie apetytu (24%).
Najczęściej zgłaszanymi działaniami niepożądanymi stopnia 3. lub 4. były małopłytkowość (18%), zwiększenie aktywności AlAT (15%) i biegunka (13%).
Zaburzenia krwi i układu chłonnego
Do zdarzeń związanych z zaburzeniami krwi i układu chłonnego, które zgłoszono u 55 pacjentów z grupy dzieci i młodzieży biorących udział w badaniu BCHILD, zalicza się małopłytkowość u 19 (34,5%) pacjentów, niedokrwistość u 10 (18,2%) pacjentów i neutropenię u 7 (12,7%) pacjentów. U jednego pacjenta zaprzestano leczenia z powodu neutropenii 4. stopnia. Wśród pacjentów, u których wystąpiły zdarzenia związane z zaburzeniami krwi i układu chłonnego, u 37,5% przerwano leczenie, a 16,7% wymagało zmniejszenia dawki. U żadnego z pacjentów, u których przerwano leczenie nie udało się pomyślnie wznowić leczenia bosutynibem. Mediana czasu do pierwszego zdarzenia wyniosła 13 dni (zakres: od 1 do 757 dni), a mediana łącznego czasu trwania zdarzeń stopnia 3. lub 4. wyniosła 16,0 (zakres: od 4 do 47) dni.
Zaburzenia żołądka i jelit
Zaburzenia żołądkowo-jelitowe obejmujące biegunkę, wymioty i nudności wystąpiły odpowiednio u 81,8%, 56,4% i 50,9% spośród 55 pacjentów z grupy dzieci i młodzieży leczonych bosutynibem w badaniu BCHILD. U trzech (5,5%) pacjentów zaprzestano leczenia bosutynibem z powodu biegunki (n = 3), bólu brzucha (n = 2), nudności (n = 1) i (lub) wymiotów (n = 1). Wśród dzieci i młodzieży z zaburzeniami żołądkowo-jelitowymi u 9 (19%) zastosowano przerwy w leczeniu, a u 4 (8,3%) konieczne było zmniejszenie dawki. Wśród 9 pacjentów, u których konieczne było zastosowanie przerw w leczeniu, u 8 (88,9%) leczenie wznowiono. Spośród nich u 55,6% leczenie wznowiono pomyślnie. Mediana czasu do wystąpienia biegunki wyniosła 2 dni i mediana czasu trwania biegunki dowolnego stopnia wyniosła także 2 dni.
Zaburzenia wątroby i dróg żółciowych
Na podstawie danych laboratoryjnych, wśród 55 uczestników częstość przypadków zwiększenia aktywności AlAT i AspAT wyniosła odpowiednio 67,3% i 63,6% oraz u 43 (78,2%) uczestników zaobserwowano zwiększenie aktywności AlAT lub AspAT. Większość przypadków zwiększenia aktywności aminotransferaz wystąpiła na początku leczenia. Wśród uczestników, u których doszło do zwiększenia aktywności aminotransferaz dowolnego stopnia, u 83,7% pierwsze zdarzenie odnotowano w ciągu 3 miesięcy. Mediana czasu do pojawienia się działań niepożądanych związanych ze zwiększeniem aktywności AlAT i AspAT wyniosła odpowiednio 22,0 dni (zakres: od 9 do 847 dni) i 18,5 dnia (zakres: od 9 do 169 dni). Mediana czasu trwania zdarzeń stopnia 3. lub 4. wyniosła odpowiednio 18,0 dni (zakres: od 2 do 132 dni) i 12 dni (zakres: od 5 do 19 dni) dla zwiększenia aktywności AlAT i AspAT.
Zaburzenia czynności nerek
W badaniu z udziałem dzieci i młodzieży u 45 (82%) z łącznej liczby 55 pacjentów występowała prawidłowa wartość wskaźnika eGFR (≥ 90 mL/min/1,73 m2 oszacowana za pomocą równania Bedside Schwartz) na początku leczenia. Spośród tych 45 pacjentów u 19 (34,5%) doszło do zmniejszenia wartości eGFR do stopnia 1. (60 < 90 mL/min/1,73 m2), a u 1 (1,8%) pacjenta do stopnia 2. (30 < 60 mL/min/1,73 m2) po 13,47 miesiąca. U żadnego uczestnika wartość eGFR po rozpoczęciu badania nie wyniosła < 45 mL/min/1,73 m2, niezależnie od wartości wyjściowych.
Opis wybranych działań niepożądanych
Zaburzenia krwi i układu chłonnego
Spośród 372 (27,1%) pacjentów, u których zgłoszono działania niepożądane związane z niedokrwistością, 6 przerwało leczenie bosutynibem z powodu niedokrwistości. Maksymalna toksyczność stopnia 1. wystąpiła u 95 (25,5%) pacjentów, stopnia 2. u 135 (36,3%) pacjentów, stopnia 3. u 113 (30,4%) pacjentów, a stopnia 4. u 29 (7,8%) pacjentów. Wśród tych pacjentów mediana czasu do pierwszego zdarzenia wyniosła 29 dni (zakres: 1–3 999 dni), a mediana czasu trwania zdarzenia wyniosła 22 dni (zakres: 1–3 682 dni).
Spośród 209 (15,2%) pacjentów, u których zgłoszono działania niepożądane związane z neutropenią, 19 przerwało leczenie bosutynibem z powodu wystąpienia neutropenii. Maksymalna toksyczność stopnia 1. wystąpiła u 19 pacjentów (9,1%), stopnia 2. u 45 (21,5%) pacjentów, stopnia 3. u 95 (45,5%) pacjentów, a stopnia 4. u 50 (23,9%) pacjentów. Wśród tych pacjentów mediana czasu do pierwszego zdarzenia wyniosła 56 dni (zakres: 1–1 769 dni), a mediana czasu trwania zdarzenia wynosiła 15 dni (zakres: 1–913 dni).
Spośród 472 (34,4%) pacjentów, u których zgłoszono działania niepożądane związane z małopłytkowością, 42 przerwało leczenie bosutynibem z powodu wystąpienia małopłytkowości.
Maksymalna toksyczność stopnia 1. wystąpiła u 114 (24,2%) pacjentów, stopnia 2. u 88 (18,6%) pacjentów, stopnia 3. u 172 (36,4%) pacjentów, a stopnia 4. u 98 (20,8%) pacjentów. Wśród tych pacjentów mediana czasu do pierwszego zdarzenia wynosiła 28 dni (zakres: 1–1 688 dni), a mediana czasu trwania zdarzenia wynosiła 15 dni (zakres: 1–3 921 dni).
Zaburzenia wątroby i dróg żółciowych
Wśród pacjentów, u których zgłoszono działania niepożądane związane ze zwiększoną aktywnością aminotransferazy AlAT lub AspAT (wszystkich stopni), mediana czasu do zaobserwowania tych działań niepożądanych wynosiła 29 dni (zakres dla AlAT i AspAT: 1–3 995 dni). Mediana czasu trwania zdarzenia wynosiła odpowiednio 17 dni (zakres: 1–1 148 dni) dla aminotransferazy AlAT i 15 dni (zakres: 1–803 dni) dla aminotransferazy AspAT.
Dwa przypadki polekowego uszkodzenia wątroby (zdefiniowanego jako jednoczesne zwiększenie aktywności AlAT lub AspAT ≥ 3 x GGN oraz stężenia bilirubiny całkowitej > 2 x GGN wraz ze zmniejszeniem aktywności fosfatazy zasadowej < 2 x GGN), z wykluczeniem innych przyczyn, wystąpiły u 2/1711 (0,1%) dorosłych pacjentów leczonych bosutynibem.
Reaktywacja wirusowego zapalenia wątroby typu B
Opisywano reaktywację wirusowego zapalenia wątroby typu B powiązaną ze stosowaniem inhibitorów kinazy tyrozynowej BCR-ABL. Niektóre przypadki prowadziły do ostrej niewydolności wątroby lub piorunującego zapalenia wątroby, a w konsekwencji do przeszczepienia wątroby lub zgonu pacjenta (patrz punkt 4.4).
Zaburzenia żołądka i jelit
Spośród 1 103 (80,4%) pacjentów, u których wystąpiła biegunka, 14 pacjentów przerwało leczenie bosutynibem z powodu tego zdarzenia U 756 (68,5%) pacjentów podawano jednocześnie produkty lecznicze w celu leczenia biegunki. Maksymalna toksyczność stopnia 1. wystąpiła u 575 (52,1%) pacjentów, stopnia 2. u 383 (34,7%) pacjentów, stopnia 3. u 144 (13,1%) pacjentów, a 1 pacjent (0,1%) miał biegunkę stopnia 4. Wśród pacjentów z biegunką, mediana czasu do pierwszego zdarzenia wynosiła 2 dni (zakres: 1– 2 702 dni), a mediana czasu trwania biegunki dowolnego stopnia wynosiła 2 dni (zakres: 1–4 247 dni).
Spośród 1 103 pacjentów z biegunką 218 (19,8%) musiało przerwać leczenie, jednak 208 (95,4%)
z nich zostało ponownie poddanych leczeniu bosutynibem. Spośród pacjentów ponownie poddanych leczeniu 201 (96,6%) nie miało kolejnego zdarzenia związanego z biegunką ani nie przerwało leczenia bosutynibem z powodu kolejnego wystąpienia biegunki.
Zaburzenia serca
Wśród 1 372 pacjentów niewydolność serca wystąpiła u 50 (3,6%) pacjentów, a zdarzenia niedokrwienne serca u 57 (4,2%) pacjentów.
U siedmiu pacjentów (0,5%) wystąpił wydłużony odstęp QTcF (trwający ponad 500 ms). U jedenastu (0,8%) pacjentów wystąpiło wydłużenie QTcF > 60 ms od wartości początkowej. Pacjenci z niekontrolowaną lub istotną klinicznie chorobą układu krążenia, w tym wydłużonym QTc w wyjściowym badaniu EKG, nie zostali włączeni do badań klinicznych (patrz punkty 5.1 i 5.3).
Zaburzenia czynności nerek
U pacjentów z nowo rozpoznaną CML w fazie CP leczonych bosutynibem w dawce 400 mg, mediana zmniejszenia wartości eGFR (oszacowana za pomocą równania MDRD), w stosunku do wartości początkowej, wyniosła 11,1 mL/min/1,73 m² po roku i 14,1 mL/min/1,73 m² po 5 latach leczenia. U pacjentów z nieleczoną wcześniej CML, którzy otrzymywali bosutynib w dawce 500 mg, mediana zmniejszenia wartości eGFR wyniosła 9,2 mL/min/1,73 m² po roku, 12,0 mL/min/1,73 m² po 5 latach i 16,6 mL/min/1,73 m² po 10 latach leczenia. U pacjentów z leczoną wcześniej CML w fazie CP lub zaawansowaną postacią CML, którzy otrzymywali bosutynib w dawce 500 mg, mediana zmniejszenia wartości eGFR wyniosła 7,6 mL/min/1,73 m2 po roku, 12,3 mL/min/1,73 m² po 5 latach i 15,9 ml/min/1,73 m2 po 10 latach leczenia. U pacjentów z CML Ph+, wcześniej leczonych co najmniej jednym TKI, którzy otrzymywali bosutynib w dawce 500 mg, mediana zmniejszenia wartości eGFR w stosunku do wartości wyjściowej wyniosła 9,2 mL/min/1,73 m2 po roku i 14,5 mL/min/1,73 m2 po 4 latach leczenia
Zgłaszanie podejrzewanych działań niepożądanych
Po dopuszczeniu produktu leczniczego do obrotu istotne jest zgłaszanie podejrzewanych działań niepożądanych. Umożliwia to nieprzerwane monitorowanie stosunku korzyści do ryzyka stosowania produktu leczniczego. Osoby należące do fachowego personelu medycznego powinny zgłaszać wszelkie podejrzewane działania niepożądane za pośrednictwem Departamentu Monitorowania Niepożądanych Działań Produktów Leczniczych Urzędu Rejestracji Produktów Leczniczych, Wyrobów Medycznych i Produktów Biobójczych
Al. Jerozolimskie 181C
02-222 Warszawa
tel.: + 48 22 49 21 301
faks: + 48 22 49 21 309
strona internetowa: https://smz.ezdrowie.gov.pl
Działania niepożądane można zgłaszać również podmiotowi odpowiedzialnemu.
4.9 Przedawkowanie
Przypadki przedawkowania bosutynibu w badaniach klinicznych ograniczyły się do odosobnionych sytuacji. Pacjentów, którzy przyjęli zbyt dużą dawkę bosutynibu, należy obserwować i zastosować u nich odpowiednie leczenie podtrzymujące.
5. WŁAŚCIWOŚCI FARMAKOLOGICZNE
5.1 Właściwości farmakodynamiczne
Grupa farmakoterapeutyczna: leki przeciwnowotworowe, inhibitory kinazy białkowej, kod ATC: L01EA04.
Mechanizm działania
Bosutynib należy do klasy farmakologicznej produktów leczniczych nazywanych inhibitorami kinazy. Bosutynib wykazuje działanie hamujące wobec nieprawidłowej kinazy BCR-Abl, która sprzyja powstawaniu przewlekłej białaczki szpikowej. Wyniki badań modelowych wskazują, że bosutynib wiąże się z domeną kinazy BCR-Abl. Bosutynib jest również inhibitorem kinaz z rodziny Src, w tym kinaz Src, Lyn oraz Hck. Bosutynib wykazuje minimalne działanie hamujące wobec receptora płytkopochodnego czynnika wzrostu (PDGF, ang. platelet-derived growth factor) oraz c-Kit.
W badaniach in vitro bosutynib hamuje proliferację i przeżycie ustalonych linii komórkowych CML, linii komórkowych ALL z chromosomem Ph+ oraz pobranych od pacjentów pierwotnych prymitywnych komórek CML. Zastosowanie bosutynibu powodowało hamowanie 16 z 18 postaci enzymu BCR-Abl opornych na imatynib ulegających ekspresji w liniach mysich komórek szpiku.
Leczenie bosutynibem powodowało zmniejszenie rozmiaru guzów CML rozwijających się u nagich myszy i hamowało wzrost mysich guzów nowotworowych w szpiku wykazujących ekspresję postaci BCR-Abl opornych na imatynib. Bosutynib wykazuje również działanie hamujące wobec receptorowych kinaz tyrozynowych c-Fms, EphA i B, kinaz z rodziny Trk, kinaz z rodziny Axl, kinaz z rodziny Tec, niektórych kinaz należących do rodziny ErbB, niereceptorowej kinazy tyrozynowej Csk, kinaz serynowo-treoninowych z rodziny Ste20 oraz 2 kinaz białkowych zależnych od kalmoduliny.
Działanie farmakodynamiczne
Wpływ podania 500 mg bosutynibu na skorygowany QTc oceniono w randomizowanym, jednodawkowym, krzyżowym badaniu prowadzonym metodą podwójnie ślepej próby (względem bosutynibu), z grupą kontrolną otrzymującą placebo, obejmującym fazę otwartą z grupą kontrolną otrzymującą moksyfloksacynę prowadzonym u zdrowych osób.
Dane uzyskane w tym badaniu wskazują, że bosutynib nie powoduje wydłużenia QTc u zdrowych osób podczas stosowania dawki 500 mg na dobę, podawanej podczas posiłku, oraz w warunkach prowadzących do powstania ponadterapeutycznego stężenia bosutynibu w osoczu. Po podaniu zdrowym osobom pojedynczej doustnej dawki 500 mg bosutynibu (dawka terapeutyczna) oraz dawki 500 mg bosutynibu w skojarzeniu z 400 mg ketokonazolu (w celu uzyskania ponadterapeutycznych stężeń bosutynibu), górna granica 1-stronnego 95% przedziału ufności (CI) dla średniej zmiany QTc wynosiła mniej niż 10 ms we wszystkich punktach czasowych po podaniu dawki i nie zaobserwowano zdarzeń niepożądanych wskazujących na wydłużenie QTc.
W badaniu z udziałem pacjentów z niewydolnością wątroby zaobserwowano rosnącą częstość wydłużenia odstępu QTc > 450 ms wraz z zaburzeniami czynności wątroby. W badaniu klinicznym fazy I/II z udziałem pacjentów z uprzednio leczonymi białaczkami z chromosomem Philadelphia (Ph+), którzy otrzymywali bosutynib w dawce 500 mg, zaobserwowano wydłużenie odstępu QTcF
> 60 ms w porównaniu z punktem początkowym badania u 9 (1,6%) z 570 pacjentów. W badaniu klinicznym III fazy z udziałem pacjentów z nowo rozpoznaną CML w fazie CP leczonych bosutynibem w dawce 400 mg u żadnego z pacjentów w grupie leczonej bosutynibem (N=268) nie wystąpiło wydłużenie odstępu QTcF > 60 ms w porównaniu ze stanem wyjściowym. W badaniu klinicznym fazy III z udziałem pacjentów z nowo zdiagnozowaną CML w fazie przewlekłej z chromosomem Ph+ leczonych bosutynibem w dawce 500 mg, wydłużenie odstępu QTcF > 60 ms w porównaniu z punktem początkowym badania zaobserwowano u 2 (0,8%) z 248 pacjentów otrzymujących bosutynib. W badaniu klinicznym fazy IV z udziałem pacjentów z CML Ph+, leczonych wcześniej co najmniej jednym TKI, którzy otrzymywali bosutynib w dawce 500 mg (N=163), nie stwierdzono wydłużenia odstępu QTcF > 60 ms względem wartości wyjściowej u żadnego z pacjentów. Nie można wykluczyć proarytmicznego działania bosutynibu.
Skuteczność kliniczna
Badanie kliniczne z udziałem wcześniej nieleczonych pacjentów z CML w fazie CP
Badanie bosutynibu w dawce 400 mg
Przeprowadzono 2-ramienne, otwarte wieloośrodkowe badanie III fazy w celu wykazania większej skuteczności i bezpieczeństwa stosowania bosutynibu w monoterapii, w dawce 400 mg raz na dobę, w porównaniu do imatynibu w dawce 400 mg raz na dobę w monoterapii u dorosłych pacjentów z nowo rozpoznaną CML Ph+ w fazie przewlekłej. W badaniu zrandomizowano 536 pacjentów
(268 w każdej z badanych grup) z nowo rozpoznaną CML w fazie przewlekłej z chromosomem Philadelphia (Ph+) lub bez niego (Ph-) [populacja ITT (ang. intent-to-treat)], w tym 487 pacjentów z CML Ph+ z transkryptem b2a2 i (lub) b3a2 oraz liczbą kopii genu BCR-ABL na początku badania > 0 [zmodyfikowana populacja ITT (mITT ang. modified intent-to-treat)].
Pierwszorzędowym punktem końcowym oceny skuteczności był odsetek pacjentów wykazujących większą odpowiedź molekularną (MMR, ang. major molecular response) po 12 miesiącach (48 tygodniach) leczenia w grupie leczonej bosutynibem w porównaniu z grupą leczoną imatynibem, dla populacji mITT. MMR zdefiniowano jako stosunek liczby kopii genu BCR-ABL do liczby kopii genu ABL (BCR-ABL/ABL) ≤ 0,1% w skali międzynarodowej (co odpowiada zmniejszeniu o ≥ 3 rzędy wielkości w stosunku do wystandaryzowanej wartości wyjściowej) przy co najmniej 3000 transkryptów ABL według oceny przeprowadzonej przez laboratorium centralne.
Do głównych drugorzędowych punktów końcowych zaliczono: całkowitą odpowiedź cytogenetyczną (CCyR, ang. complete cytogenic response) do 12. miesiąca, czas trwania CCyR, czas trwania MMR, czas przeżycia wolny od niekorzystnych zdarzeń (EFS ang. event-free survival) oraz całkowity czas przeżycia (OS, ang. overall survival). CCyR do 12. miesiąca zdefiniowano jako brak metafaz Ph+ w analizie wzoru prążkowego chromosomów ≥ 20 metafaz w materiale pobranym w biopsji aspiracyjnej szpiku kostnego lub MMR, jeśli nie można było przeprowadzić odpowiedniej oceny cytogenetycznej. Wartości p dla punktów końcowych innych niż MMR po 12 miesiącach oraz CCyR w 12. miesiącu nie poddano korekcie na porównania wielokrotne.
Charakterystyka wyjściowa populacji mITT była porównywalna między 2 grupami leczenia pod względem wieku (mediana wieku wynosiła 52 lata dla grupy otrzymującej bosutynib i 53 lata dla grupy otrzymującej imatynib przy czym odpowiednio 19,5% i 17,4% stanowili pacjenci w wieku 65 lat lub starsi), płci (kobiety stanowiły odpowiednio 42,3% i 44,0%), rasy (udział rasy kaukaskiej stanowił odpowiednio 78,0% i 77,6%, azjatyckiej odpowiednio 12,2% i 12,4%, czarnej lub afroamerykańskiej odpowiednio 4,1% i 4,1%, a udział innych ras odpowiednio 5,7% i 5,4% i 1 osoba o nieznanej rasie w grupie otrzymującej imatynib) oraz wskaźnika Sokala (pacjenci zaliczający się do grupy niskiego ryzyka stanowili odpowiednio 35,0% i 39,4%, pośredniego ryzyka 43,5% i 38,2%, a wysokiego ryzyka 21,5% i 22,4%).
Po zakończeniu 60-miesięcznego okresu obserwacji w populacji mITT 60,2% pacjentów leczonych bosutynibem (N = 246) i 59,8% pacjentów leczonych imatynibem (N = 239) nadal otrzymywało leczenie pierwszego rzutu.
Po zakończeniu 60-miesięcznego okresu obserwacji w populacji mITT przerwanie leczenia z powodu progresji CML do fazy AP lub BP nastąpiło u 0,8% pacjentów leczonych bosutynibem i u 1,7% leczonych imatynibem. U sześciu (2,4%) pacjentów otrzymujących bosutynib i siedmiu (2,9%) otrzymujących imatynib wystąpiła progresja CML do fazy AP lub BP. U 5,3% pacjentów z grupy leczonej bosutynibem i 15,5% z grupy leczonej imatynibem leczenie przerwano z powodu uzyskania suboptymalnej odpowiedzi lub niepowodzenia leczenia według oceny badacza. Dwunastu (4,9%) pacjentów leczonych bosutynibem i czternastu (5,8%) leczonych imatynibem zmarło w trakcie trwania badania. W populacji ITT nie stwierdzono żadnych dodatkowych transformacji. W grupie leczonej bosutynibem wystąpiły 2 dodatkowe zgony w populacji ITT.
Wyniki dotyczące skuteczności leczenia pod względem MMR i CCyR zestawiono w tabeli 4.
Tabela 4 Podsumowanie częstości występowania MMR w 12. i 18. miesiącu leczenia oraz CCyR do 12. miesiąca w badanych grupach w populacji mITT
| Odpowiedź | Bosutynib (N = 246) | Imatynib (N = 241) | Iloraz szans (95% CI)a | ||||
|---|---|---|---|---|---|---|---|
Większa odpowiedź molekularna MMR w 12. miesiącu, n (%) (95% CI) | 116 (47,2)b (40,9; 53,4) | 89 (36,9) (30,8; 43,0) | 1,55 (1,07; 2,23) | ||||
| Wartość p w teście jednostronnym | 0,0100b | ||||||
| MMR w 18. miesiącu, n (%) (95% CI) | 140 (56,9) | 115 (47,7) | 1,45 (1,02; 2,07) | ||||
| (50,7; 63,1) | (41,4; 54,0) | ||||||
| Wartość p w teście jednostronnym | 0,0208c | ||||||
Całkowita odpowiedź cytogenetyczna CCyR do 12. miesiąca, n (%) (95% CI) | 190 (77,2)b (72,0; 82,5) | 160 (66,4) (60,4; 72,4) | 1,74 (1,16; 2,61) | ||||
| Wartość p w teście jednostronnym | 0,0037b | ||||||
Uwaga: MMR zdefiniowano jako stosunek liczby kopii genu BCR-ABL do liczby kopii genu ABL
(BCR- ABL/ABL) ≤ 0,1% w skali międzynarodowej (co odpowiada zmniejszeniu o ≥ 3 rzędy wielkości w stosunku do wystandaryzowanej wartości wyjściowej) przy co najmniej 3000 transkryptów ABL według oceny przeprowadzonej przez laboratorium centralne. Całkowitą odpowiedź cytogenetyczną zdefiniowano jako brak metafaz Ph+ w analizie wzoru prążkowego chromosomów ≥ 20 metafaz w materiale pobranym w biopsji aspiracyjnej szpiku kostnego lub MMR, jeśli nie można było przeprowadzić odpowiedniej oceny cytogenetycznej.
Skróty: BCR-ABL = gen fuzyjny BCR-ABL (ang. breakpoint cluster region-Abelson); CI = przedział ufności (ang. confidence interval); CMH = test Cochrana-Mantela-Haenszela; CCyR = całkowita odpowiedź cytogenetyczna; mITT = zmodyfikowana populacja ITT; MMR = większa odpowiedź molekularna;
N/n = liczba pacjentów; Ph+ = obecność chromosomu Philadelphia.
a Skorygowano pod względem regionu geograficznego i wskaźnika Sokala podczas randomizacji.
b Statystycznie istotne porównanie z uwzględnieniem wcześniej określonego poziomu istotności; na podstawie testu CMH ze stratyfikacją ze względu na region geograficzny i wartość wskaźnika Sokala podczas randomizacji.
c Na podstawie testu CMH ze stratyfikacją ze względu na region geograficzny i wartość wskaźnika Sokala podczas randomizacji.
W 12. miesiącu odsetek MR4 [zdefiniowany jako udział kopii BCR-ABL ≤ 0,01% (co odpowiada zmniejszeniu o ≥ 4 rzędy wielkości w stosunku do wystandaryzowanej wartości wyjściowej) przy co najmniej 9800 transkryptach ABL) był większy w grupie leczonej bosutynibem niż w grupie leczonej imatynibem w populacji mITT [odpowiednio 20,7% (95% CI: 15,7%; 25,8%) i 12,0%
(95% CI: 7,9%; 16,1%); iloraz szans (OR, ang. odds ratio) wyniósł 1,88 (95% CI: 1,15; 3,08), wartość p w teście jednostronnym = 0,0052].
W 3., 6. i 9. miesiącu leczenia odsetek pacjentów, u których uzyskano MMR, był większy w grupie leczonej bosutynibem niż w grupie leczonej imatynibem (tabela 5).
Tabela 5 Porównanie odsetka MMR w 3., 6. i 9. miesiącu w badanych grupach leczenia w populacji mITT
| Punkt czasowy | Liczba (%) pacjentów, u których uzyskano MMR | Iloraz szans (95% CI)a | |||||
|---|---|---|---|---|---|---|---|
Bosutynib (N = 246) | Imatynib (N = 241) | ||||||
(95% CI) | 10 (4,1) (1,6; 6,5) | 4 (1,7) (0,0; 3,3) | 2,48 (0,77; 7,98) | ||||
| Wartość p w teście jednostronnymb | 0,0578 | ||||||
(95% CI) | 86 (35,0) (29,0; 40,9) | 44 (18,3) (13,4; 23,1) | 2,42 (1,59; 3,69) | ||||
| Wartość p w teście jednostronnymb | < 0,0001 | ||||||
(95% CI) | 104 (42,3) (36,1; 48,4) | 71 (29,5) (23,7; 35,2) | 1,78 (1,22; 2,60) | ||||
| Wartość p w teście jednostronnymb | 0,0015 | ||||||
Uwaga: Wartości odsetkowe obliczono na podstawie liczby pacjentów w każdej z badanych grup. MMR zdefiniowano jako stosunek liczby kopii genu BCR-ABL do liczby kopii genu ABL (BCR-ABL/ABL) ≤ 0,1% w skali międzynarodowej (co odpowiada zmniejszeniu o ≥ 3 rzędy wielkości w stosunku do wystandaryzowanej wartości wyjściowej) przy co najmniej 3000 transkryptów ABL według oceny przeprowadzonej przez laboratorium centralne.
Skróty: BCR-ABL = gen fuzyjny BCR-ABL; CI = przedział ufności; CMH = test Cochrana-Mantela-Haenszela; mITT = zmodyfikowana populacja ITT; MMR = większa odpowiedź molekularna; N = liczba pacjentów.
a Skorygowano pod względem regionu geograficznego i wskaźnika Sokala podczas randomizacji.
b Na podstawie testu CMH ze stratyfikacją ze względu na region geograficzny i wartość wskaźnika Sokala podczas randomizacji.
Do 60. miesiąca odsetek pacjentów w populacji mITT, u których uzyskano MMR, MR4 i MR4,5, był większy w grupie leczonej bosutynibem niż w grupie leczonej imatynibem (tabela 6). Odsetki MMR uzyskanych do 60. miesiąca w podgrupach ryzyka wyodrębnionych na podstawie wskaźnika Sokala podsumowano w tabeli 7.
Tabela 6 Podsumowanie odpowiedzi molekularnej uzyskanej do 60. miesiąca w populacji mITT
| Odpowiedź | Bosutynib (N = 246) | Imatynib (N = 241) | Iloraz szans (95% CI)a |
|---|---|---|---|
Odpowiedź molekularna uzyskana do 60. miesiąca, n (%) (95% CI) | |||
| MMR | 182 (74,0) | 158 (65,6) | 1,52 (1,02; 2,25) |
| (68,5; 79,5) | (59,6; 71,6) | ||
| MR4 | 145 (58,9) | 120 (49,8) | 1,46 (1,02; 2,09) |
| (52,8; 65,1) | (43,5; 56,1) | ||
| MR4,5 | 119 (48,4) | 93 (38,6) | 1,50 (1,05; 2,16) |
| (42,1; 54,6) | (32,4; 44,7) |
Uwaga: Odpowiedzi MMR/MR4/MR4,5 zdefiniowano jako stosunek liczby kopii genu BCR-ABL do liczby kopii genu ABL (BCR-ABL/ABL) ≤ 0,1/0,01/0,0032% w skali międzynarodowej (co odpowiada zmniejszeniu o ≥ 3/4/4,5 rzędu wielkości w stosunku do wystandaryzowanej wartości wyjściowej) przy co najmniej 3000/9800/30 990 transkryptach ABL według oceny przeprowadzonej przez laboratorium centralne.
Skróty: BCR-ABL = gen fuzyjny BCR-ABL; CI = przedział ufności; mITT = zmodyfikowana populacja ITT; MMR = większa odpowiedź molekularna; MR = odpowiedź molekularna; N/n = liczba pacjentów.
a Skorygowano pod względem regionu geograficznego i wskaźnika Sokala podczas randomizacji.
Tabela 7 Podsumowanie MMR uzyskanej do 60. Miesiąca w grupach ryzyka wg. wskaźnika Sokala w populacji mITT
| Odpowiedź | Bosutynib | Imatynib | Iloraz szans (95% CI) |
|---|---|---|---|
| MMR w grupie niskiego ryzyka wg | N = 86 | N = 95 | 1,40 (0,71; 2,76) |
| wskaźnika Sokala, n (%) | 67 (77,9) | 68 (71,6) | |
| (95% CI) | (69,1; 86,7) | (62,5; 80,6) | |
| MMR w grupie pośredniego ryzyka | N = 107 | N = 92 | 1,37 (0,74; 2,52) |
| wg wskaźnika Sokala, n (%) | 79 (73,8) | 62 (67,4) | |
| (95% CI) | (65,5; 82,2) | (57,8; 77,0) | |
| MMR w grupie wysokiego ryzyka | N = 53 | N = 54 | 1,97 (0,90; 4,32) |
| wg wskaźnika Sokala, n (%) | 36 (67,9) | 28 (51,9) | |
| (95% CI) | (55,4; 80,5) | (38,5; 65,2) |
Uwaga: Wartości procentowe obliczono na podstawie liczby pacjentów w każdej z badanych grup. MMR zdefiniowano jako stosunek liczby kopii genu BCR-ABL do liczby kopii genu ABL (BCR-ABL/ABL) ≤ 0,1% w skali międzynarodowej (co odpowiada zmniejszeniu o ≥ 3 rzędy wielkości w stosunku do wystandaryzowanej wartości wyjściowej) przy co najmniej 3000 transkryptów ABL według oceny przeprowadzonej przez laboratorium centralne.
Skróty: BCR-ABL = gen fuzyjny BCR-ABL; CI = przedział ufności; mITT = zmodyfikowana populacja ITT; MMR = większa odpowiedź molekularna; N/n = liczba pacjentów.
Skumulowana częstość występowania CCyR skorygowana o konkurujące ryzyko przerwania leczenia w przypadku nieuzyskania CCyR była większa w grupie leczonej bosutynibem niż w grupie leczonej imatynibem w populacji mITT [odpowiednio 83,3% (95% CI: 78,1%, 87,4%) i 76,8% (95% CI: 70,9%, 81,6%) w 60. miesiącu; współczynnik ryzyka (HR, ang. hazard ratio) obliczony na podstawie stratyfikowanego modelu proporcjonalnych ryzyk subdystrybucyjnych: 1,35 (95% CI: 1,11; 1,64)].
Mediana czasu do wystąpienia CCyR (wyłącznie u pacjentów, u których uzyskano odpowiedź) w grupie leczonych bosutynibem wyniosła 24,0 tygodnie (zakres: od 11,4 do 120,7), a w grupie leczonych imatynibem 24,3 tygodnia (zakres: od 11,4 do 96,6).
Mediana czasu do wystąpienia MMR, MR4 i MR4,5 (dotyczy wyłącznie pacjentów, u których uzyskano odpowiedź) w grupie leczonej bosutynibem wyniosła odpowiednio 36,1 tygodnia (zakres: od 11,9 do 241,9), 83,7 tygodnia (zakres: od 12,4 do 244,3) oraz 108,0 tygodni (zakres: od 24,1 do 242,1), natomiast w grupie leczonej imatynibem w populacji mITT wartości te wyniosły odpowiednio 47,7 tygodnia (zakres: od 12,1 do 216,1), 84,4 tygodnia (zakres: od 23,6 do 241,9) oraz 120,4 tygodnia (zakres: od 24,6 do 240,7).
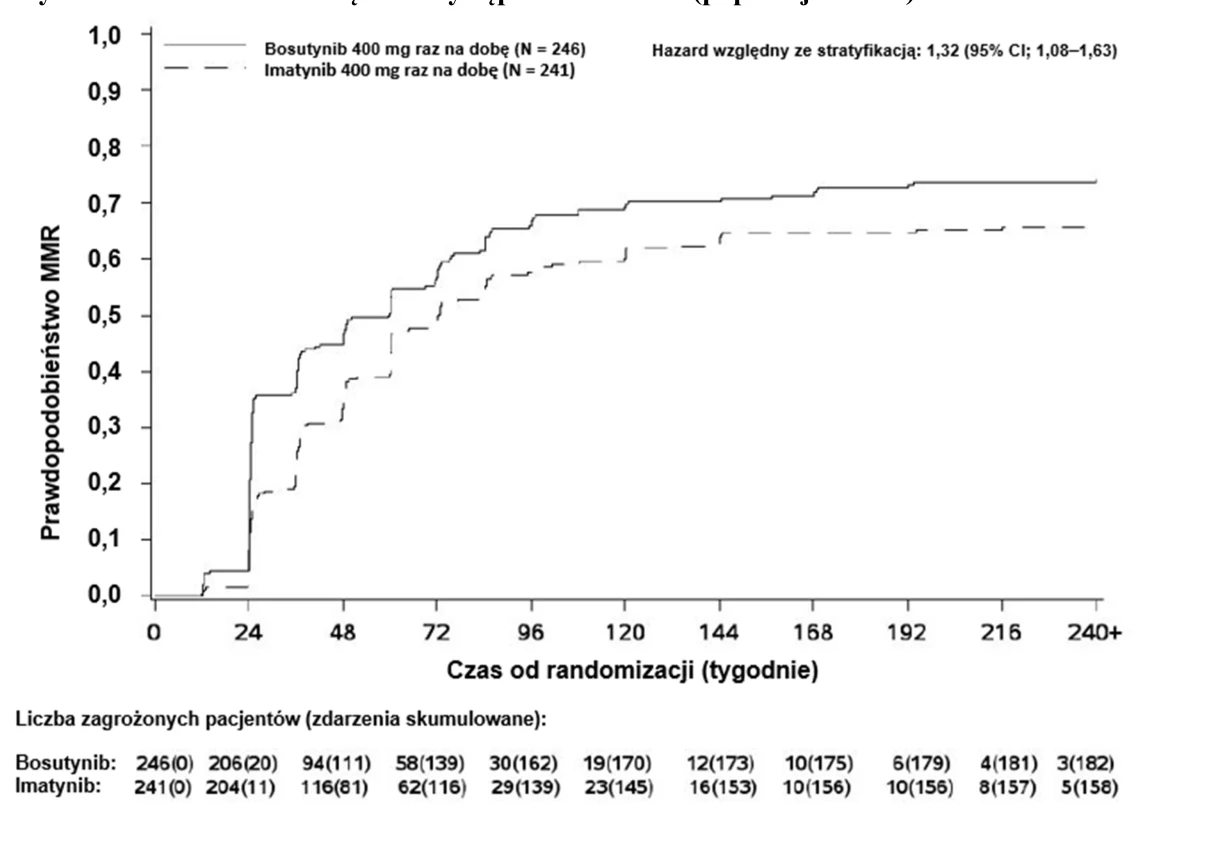
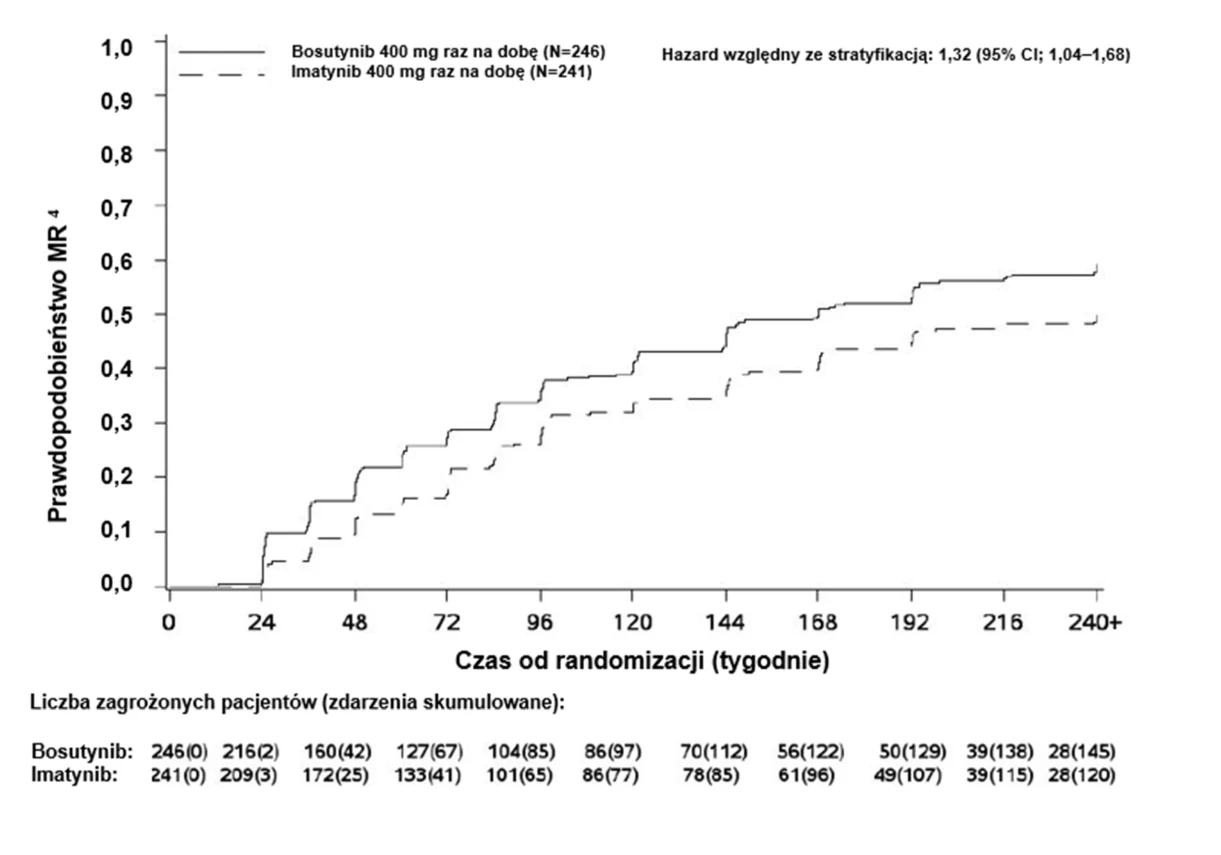
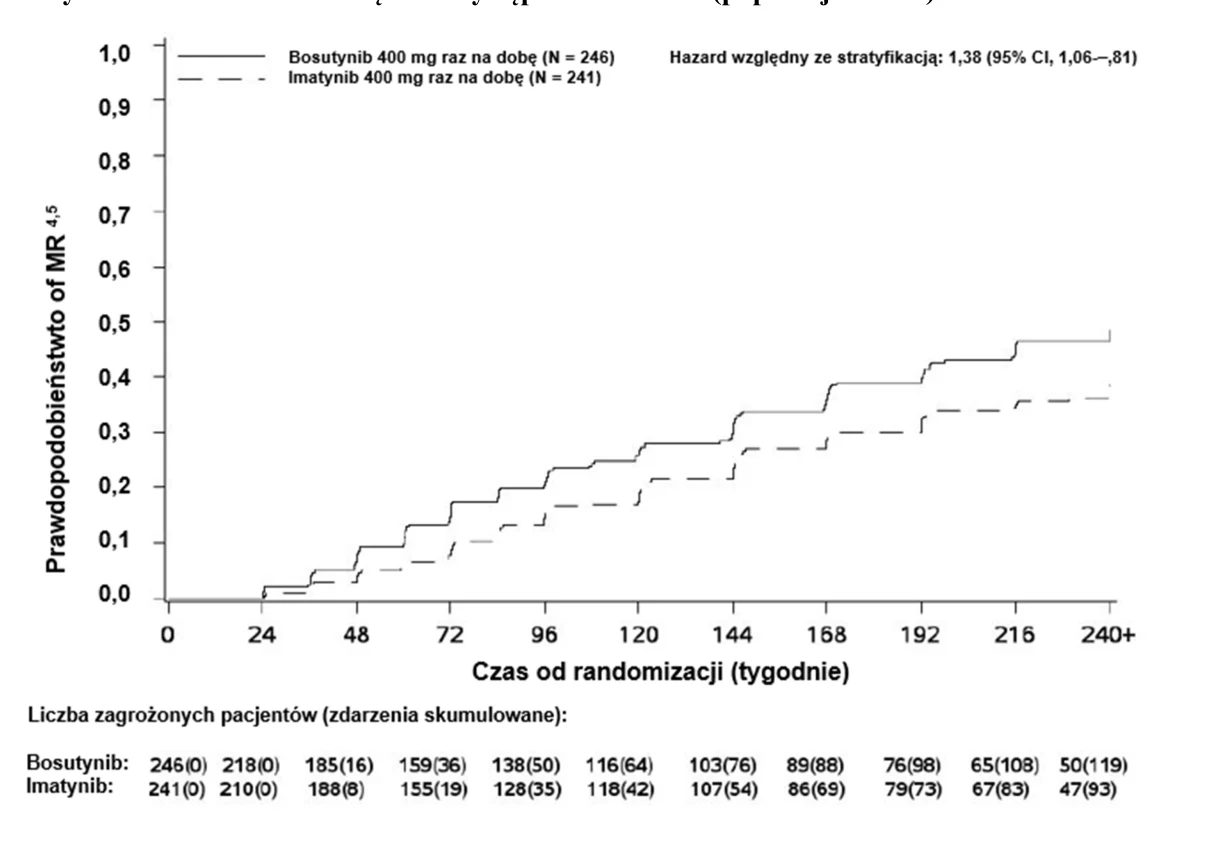
Skumulowana częstość występowania MMR, MR4 i MR4,5 skorygowana o konkurujące ryzyko przerwania leczenia bez zdarzenia była większa w grupie leczonej bosutynibem niż w grupie leczonej imatynibem, jak przedstawiono to na rycinach od 1 do 3.
W populacji mITT, wśród pacjentów, u których uzyskano CCyR, oszacowane metodą Kaplana-Meiera wartości dotyczące utrzymania odpowiedzi w 4. roku wyniosły odpowiednio 97,4% (95% CI: 93,9%;
98,9%) i 93,7% (95% CI: 88,9%; 96,5%) w grupie leczonej bosutynibem i w grupie leczonej imatynibem [HR 0,39 (95% CI: 0,14; 1,13)]. Wśród pacjentów, u których uzyskano MMR, oszacowane metodą Kaplana-Meiera wartości dotyczące utrzymania odpowiedzi w 4. roku wyniosły odpowiednio 92,2% (95% CI: 86,8%; 95,4%) i 92,0% (95% CI: 85,9%; 95,5%) w grupie leczonej bosutynibem i w grupie leczonej imatynibem [HR 1,09 (95% CI: 0,49; 2,44)].
Do 60. miesiąca 43,9% (95% CI: 37,7%; 50,1%) pacjentów leczonych bosutynibem i 38,6% (95% CI: 32,4%; 44,7%) pacjentów leczonych imatynibem [OR 1,24 (95% CI: 0,87; 1,78)] w populacji mITT uzyskało MR4 zdefiniowaną za pomocą następujących kryteriów: leczenie przez co najmniej 3 lata i uzyskanie co najmniej MR4 we wszystkich ocenach w okresie jednego roku.
Skumulowana częstość występowania zdarzeń podczas leczenia, uwzględnionych w ocenie EFS w 60. miesiącu w populacji mITT, wyniosła 6,9% (95% CI: 4,2%; 10,5%) w grupie leczonej bosutynibem i 10,4% (95% CI: 6,9%; 14,6%) w grupie leczonej imatynibem (HR 0,64; 95% CI: 0,35; 1,17).
Oszacowane metodą Kaplana-Meiera wartości całkowitego czasu przeżycia (OS) w 60. Miesiącu u pacjentów w populacji mITT leczonych bosutynibem i imatynibem wyniosły odpowiednio 94,9% (95% CI: 91,1%, 97,0%) i 94,0% (95% CI: 90,1%, 96,4%) (HR 0,80; 95% CI: 0,37; 1,73).
Biorąc pod uwagę podlegających ocenie pacjentów w populacji ITT, w analizie retrospektywnej w grupie leczonej bosutynibem uzyskano wczesną odpowiedź molekularną (transkrypty BCR-ABL ≤ 10% w 3. miesiącu) u większej liczby pacjentów, a mianowicie u 200/248 (80,6%), niż w grupie leczonej imatynibem, gdzie było ich 153/253 (60,5%); OR 2,72 (95% CI: 1,82; 4,08). Wyniki dotyczące MMR i EFS w 60. miesiącu uzyskane u pacjentów w grupie leczonej bosutynibem, u których wystąpiła lub nie wystąpiła wczesna odpowiedź molekularna, podsumowano w tabeli 8.
Tabela 8 Wyniki uzyskane w 60. miesiącu w grupie leczonej bosutynibem u pacjentów z BCR-ABL w ilości ≤ 10%, w porównaniu z pacjentami z BCR-ABL w ilości > 10% w 3. miesiącu w populacji ITT
| Bosutynib (N = 248) | Pacjenci z BCR-ABL ≤ 10% w 3. miesiącu (N = 200) | Pacjenci z BCR-ABL > 10% w 3. miesiącu (N = 48) | Współczynnik ryzyka (95% CI)a |
|---|---|---|---|
| Skumulowana częstość występowania MMR, % (95% CI) | 84,0 (78,1; 88,4) | 56,5 (41,1; 69,4) | 2,67 (1,90; 3,75) |
Skumulowana częstość zdarzeń uwzględnionych w ocenie EFS, % (95% CI) | 5,5 (2,9; 9,3) | 12,5 (5,1; 23,4) | 0,40 (0,14; 1,17) |
Skróty: BCR-ABL = gen fuzyjny BCR-ABL; CI = przedział ufności; ITT = populacja ITT (ang. intent-to-treat); MMR = większa odpowiedź molekularna; EFS = przeżycie wolne od zdarzeń niepożądanych (ang. event-free survival); N = liczba pacjentów z ≥ 3000 transkryptów ABL w 3. miesiącu.
a Skorygowano pod względem regionu geograficznego i wskaźnika Sokala podczas randomizacji.
Nowo wykrywalne mutacje w 60. miesiącu wystąpiły u mniejszej liczby pacjentów w grupie leczonej bosutynibem [u 6 (2,4%), wobec 12 (5,0%) w grupie leczonej imatynibem] w populacji mITT.
Badanie kliniczne I/II fazy z udziałem pacjentów chorych na białaczkę CML w fazie CP, AP lub BP wykazujących oporność na imatynib lub nietolerancję tego leku
Przeprowadzono jednoramienne, otwarte, wieloośrodkowe badanie fazy I/II w celu oceny skuteczności i bezpieczeństwa stosowania bosutynibu w dawce 500 mg raz na dobę u pacjentów z CML, wykazujących oporność na imatynib, lub nietolerancję tego produktu z oddzielnymi kohortami pacjentów z chorobą w fazie przewlekłej, fazie akceleracji i fazie przełomu blastycznego poddawanych wcześniej leczeniu 1 TKI (imatynibem) lub więcej niż 1 TKI (imatynibem, a następnie dasatynibem i (lub) nilotynibem).
W badaniu brało udział 570 pacjentów, którym podawano bosutynib, w tym pacjenci z CML w fazie CP poddawani wcześniej leczeniu z zastosowaniem tylko 1 TKI (imatynibu), pacjenci z CML w fazie CP poddawani wcześniej leczeniu imatynibem i co najmniej 1 dodatkowym TKI (dasatynibem i (lub) nilotynibem), pacjenci z CML w fazie akceleracji lub w fazie przełomu blastycznego poddawani wcześniej leczeniu co najmniej 1 TKI (imatynibem), oraz pacjenci z ALL z występowaniem chromosomu Philadelphia (Ph+) poddawani wcześniej leczeniu co najmniej 1 TKI (imatynibem).
Pierwszorzędowym punktem końcowym oceny skuteczności w badaniu była częstość występowania większej odpowiedzi cytogenetycznej (MCyR, ang. major cytogenetic response) w tygodniu 24.
u pacjentów z oporną na imatynib CML w fazie przewlekłej, uprzednio leczonych tylko 1 TKI (imatynibem). Do innych punktów końcowych oceny skuteczności należały: skumulowane częstości występowania odpowiedzi cytogenetycznej i molekularnej, czas do wystąpienia i czas trwania odpowiedzi cytogenetycznej i molekularnej, odpowiedź w zależności od występowania mutacji wyjściowych, transformacja do fazy akceleracji/przełomu blastycznego, przeżycie bez progresji i całkowite przeżycie dla wszystkich kohort.
Zarówno pacjenci, którzy w dalszym ciągu otrzymywali bosutynib pod koniec badania I/II fazy i odnosili korzyści z leczenia bosutynibem według oceny badacza, jak również pacjenci, którzy już przerwali leczenie bosutynibem w ramach badania I/II fazy i byli poddani długoterminowej obserwacji w celu oceny czasu przeżycia lub ukończyli badanie I/II fazy, kwalifikowali się do włączenia do badania kontynuacyjnego. Każdy pacjent kontynuował swój udział w badaniu kontynuacyjnym, niezależnie od tego, czy pozostawał w grupie leczonej bosutynibem, czy też podlegał długoterminowej obserwacji w celu oceny czasu przeżycia, do momentu zakończenia przez ostatniego pacjenta 10- letniego okresu obserwacji, liczonego od daty przyjęcia przez tego pacjenta pierwszej dawki bosutynibu podanej w badaniu I/II fazy.
Punkty końcowe dotyczące skuteczności w badaniu kontynuacyjnym obejmowały czas trwania odpowiedzi cytogenetycznej i molekularnej, transformację do fazy akceleracji/przełomu blastycznego, czas przeżycia wolny od progresji choroby i OS.
Analizy skuteczności obejmowały dane z tego zakończonego badania kontynuacyjnego.
Pacjenci z CML w fazie CP
Wyniki dotyczące skuteczności u pacjentów z CML w fazie przewlekłej z chromosomem Ph+ leczonych wcześniej imatynibem i co najmniej 1 dodatkowym TKI (minimalny czas obserwacji 120 miesięcy, mediana czasu leczenia 9 miesięcy (zakres: od 0,23 do 164,28 miesiąca) i w trakcie leczenia po 60 i 120 miesiącach odpowiednio u 20,2% oraz 7,6% pacjentów), oraz wyniki u pacjentów z CML w fazie przewlekłej z chromosomem Ph+ leczonych wcześniej wyłącznie imatynibem (minimalny czas obserwacji 120 miesięcy, mediana czasu leczenia 26 miesięcy (zakres: od 0,16 do 170,49 miesiąca) i w trakcie leczenia po 60 i 120 miesiącach odpowiednio u 40,5% i 19,4% pacjentów) przedstawiono w tabeli 9.
Pacjenci z CML w fazie AP i fazie BP
Wyniki dotyczące skuteczności dla CML z chromosomem Ph+ w fazie akceleracji [minimalny czas obserwacji 120 miesięcy, mediana czasu leczenia 10 miesięcy (zakres: od 0,10 do 156,15 miesiąca) i w trakcie leczenia po 60 i 120 miesiącach odpowiednio u 12,7% i 7,6% pacjentów] i w fazie przełomu blastycznego [minimalny czas obserwacji 120 miesięcy, mediana czasu leczenia 2,8 miesiąca (zakres: od 0,03 do 71,38 miesiąca) i w trakcie leczenia po 60 i 120 miesiącach odpowiednio u 3,1% i 0% pacjentów] przedstawiono w tabeli 9.
Tabela 9 Wyniki dotyczące skuteczności u leczonych wcześniej pacjentów z CML w fazie przewlekłej i zaawansowanej*
CML Ph+ w fazie CP z wcześniejszym leczeniem wyłącznie imatynibem | CML Ph+ w fazie CP z wcześniejszym leczeniem imatynibem oraz dasatynibem lub nilotynibem | Faza akceleracji z wcześniejszym leczeniem co najmniej imatynibem | Faza przełomu blastycznego z wcześniejszym leczeniem co najmniej imatynibem | ||||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Skumulowana odpowiedź | N = 262 | N = 112 | N = 72 | N = 54 | |||||||||||||||
| cytogenetycznaa | |||||||||||||||||||
| MCyR, % (CI 95%) | 59,9 (53,7; 65,9) | 42,0 (32,7; 51,7) | 40,3 (28,9; 52,5) | 37,0 (24,3; 51,3) | |||||||||||||||
| CCyR, % (CI 95%) | 49,6 (43,4; 55,8) | 32,1 (23,6; 41,6) | 30,6 (20,2; 42,5) | 27,8 (16,5; 41,6) | |||||||||||||||
| Skumulowana odpowiedź | N=197 | N=107 | N=54 | N=48 | |||||||||||||||
| molekularnaa | |||||||||||||||||||
| MMR, % (95% CI) | 42,1 (35,1; 49,4) | 17,8 (11,0; 26,3) | 16,7 (7,9; 29,3) | 10,4 (3,5; 22,7) | |||||||||||||||
| MR4, % (95% CI) | 37,1 (30,3; 44,2) | 15,0 (8,8; 23,1) | 13,0 (5,4; 24,9) | 10,4 (3,5; 22,7) | |||||||||||||||
| Czas do wystąpienia MCyR tylko w grupie pacjentów wykazujących odpowiedźb, mediana (zakres), tygodnie | 12,3 (4,0; 346,0) | 12,3 (3,9; 550,6) | 12,0 (3,9; 144,7) | 8,2 (3,9; 25,1) | |||||||||||||||
| Czas trwania MCyRb | N = 157 | N = 47 | N = 29 | N = 20 | |||||||||||||||
| K-M w roku 5., % (CI 95%) | 70,7 (63,1; 78,3) | 66,6 (51,5; 81,7) | 40,8 (20,9; 60,7) | 21,2 (0,1; 42,3) | |||||||||||||||
| K-M w roku 10., % (CI 95%) | 65,3 (56,6; 74,0) | 55,3 (36,3; 74,4) | 40,8 (20,9; 60,7) | Ne | |||||||||||||||
| Mediana, tygodnie (CI 95%) | No | No | 84,0 (24,0, Ne) | 29,1 (11,9; 38,3) | |||||||||||||||
| Czas do wystąpienia CCyR tylko w grupie pacjentów wykazujących odpowiedźb, mediana (zakres), tygodnie | 24,0 (7,7; 240,6) | 24,0 (11,6; 216,0) | 23,8 (4,1; 120,0) | 8,4 (3,9; 25,1) | |||||||||||||||
| Czas trwania CCyRb | N=130 | N=36 | N=22 | N=15 | |||||||||||||||
| K-M w roku 5., % (95% CI) | 69,7 (61,3; 78,2) | 54,4 (36,7; 72,1) | 40,0 (18,5; 61,5) | 24,9 (0,9; 48,9) | |||||||||||||||
| K-M w roku 10., % (95% CI) | 63,4 (54,0; 72,8) | 40,8 (22,0; 59,6) | 40,0 (18,5; 61,5) | No | |||||||||||||||
| Mediana, tygodnie (95% CI) | No | 252,0 (24,0; No) | 72,0 (36,1; No) | 20,0 (9,1; 29,6) | |||||||||||||||
| Czas do wystąpienia MMR tylko w grupie pacjentów wykazujących odpowiedźb, mediana (zakres), tygodnie | 35,6 (3,1; 367,1) | 12,4 (4,0; 171,7) | 36,1 (12,1; 144,1) | 4,7 (3,9; 168,9) | |||||||||||||||
| Czas trwania MMRb | N=83 | N=19 | N=9 | N=5 | |||||||||||||||
| K-M w roku 5., % (95% CI) | 74,1 (64,2; 83,9) | 70,0 (47,5; 92,5) | 66,7 (35,9; 97,5) | 60,0 (17,1; 100,0) | |||||||||||||||
| K-M w roku 10., % (95% CI) | 63,4 (50,2; 76,6) | 70,0 (47,5; 92,5) | 66, 7 (35,9; 97,5) | Ne | |||||||||||||||
| Mediana, tygodnie (95% CI) | No | No | No | No | |||||||||||||||
Czas do wystąpienia MR4 tylko w grupie pacjentów wykazujących odpowiedźb, mediana (zakres), tygodnie | 28,0 (3,1; 583,1) | 23,8 (4,0; 240,1) | 24,1 (22,9; 96,0) | 4,7 (3, 9; 284,9) | |||||||||||||||
| Czas trwania MR4b,e | N=73 | Nd | Nd | Nd | |||||||||||||||
| K-M w roku 5., % (95% CI) | 74,7 (64,2; 85,2) | ||||||||||||||||||
| K-M w roku 10., % (95% CI) | 60,8 (46,1; 75,4) | ||||||||||||||||||
| Mediana, tygodnie (95% CI) | No | ||||||||||||||||||
Transformacja do fazy AP/ BPc Transformacja w czasie leczenia, n | N = 284 | N = 119 | N = 79 | Nd | |||||||||||||||
| 15 | 5 | 3 | |||||||||||||||||
| Czas przeżycia wolny od | N = 284 | N = 119 | N = 79 | N = 64 | |||||||||||||||
| progresjic | 19,7 (15,6; 24,9) | 24,4 (17,8; 33,4) | 41,8 (32,2; 54,2) | 67,2 (56,6; 79,7) | |||||||||||||||
| CumInc w roku 5., % (CI 95%)d | 23,9 (19,5; 29,5) | 26,9 (20,0; 36,2) | 41,8 (32,2; 54,5) | Ne | |||||||||||||||
| CumInc w roku 10., % | |||||||||||||||||||
| (CI 95%)d | |||||||||||||||||||
| Całkowity czas przeżyciac | N = 284 | N = 119 | N = 79 | N = 64 | |||||||||||||||
| K-M w roku 5., % (CI 95%) | 83,5 (78,7; 88,3) | 74,1 (64,8; 83,4) | 58,5 (46,9; 70,2) | 22,5 (7,1; 37,9) | |||||||||||||||
| K-M w roku 10., % (CI 95%) | 71,5 (64,4; 78,7) | 60,4 (47,2; 73,7) | 50,7 (36,5; 65,0) | 22,5 (7,1; 37,9) | |||||||||||||||
| Mediana, miesiące (CI 95%) | No | No | No | 10,9 (8,7; 19,7) | |||||||||||||||
Data zebrania danych: badanie fazy I/II — 2 października 2015 r.; badanie kontynuacyjne — 2 września 2020 r. Kryteria odpowiedzi cytogenetycznej: MCyR obejmowała całkowitą [0% metafaz Ph+ w szpiku kostnym lub
< 1% dodatnich komórek w badaniu za pomocą fluorescencyjnej hybrydyzacji in situ (FISH)], oraz częściową (1%–35%) odpowiedź cytogenetyczną. Odpowiedzi cytogenetyczne określano na podstawie odsetka metafaz Ph+ wśród ≥ 20 komórek w metafazie w każdej próbce materiału ze szpiku kostnego. Analiza FISH
(≥ 200 komórek) mogła być stosowana do ocen cytogenetycznych po punkcie początkowym badania, jeśli nie było dostępnych ≥ 20 komórek w metafazie. W badaniu kontynuacyjnym CCyR określano na podstawie MMR, jeśli w danym dniu nie była dostępna ważna ocena cytogenetyczna.
Kryteria odpowiedzi molekularnej: w badaniu I/II fazy odpowiedzi MMR/MR4 zdefiniowano jako liczbę kopii transkryptów BCR-ABL ≤ 0,1/0,01% według oceny przeprowadzonej przez laboratorium centralne (nie w skali międzynarodowej). W badaniu kontynuacyjnym u pacjentów, u których uzyskano odpowiedź, odpowiedzi MMR/MR4 oznaczono w formularzu opisu przypadku, zgodnie z oceną lokalnego laboratorium.
Skróty: AP = faza akceleracji, BP = faza przełomu blastycznego, Ph+ = obecność chromosomu Philadelphia, CP = faza przewlekła, CML = przewlekła białaczka szpikowa, K-M = metoda Kaplana-Meiera, N/n = liczba pacjentów, Nd = nie dotyczy, No = nie osiągnięto w minimalnym okresie kontrolnym, Ne = nieestymowalne, CI = przedział ufności, MCyR = większa odpowiedź cytogenetyczna, CCyR = całkowita odpowiedź cytogenetyczna, CumInc = skumulowana częstość występowania; MMR = większa odpowiedź molekularna; BCR-ABL = gen fuzyjny BCR-ABL (ang. breakpoint cluster region-Abelson).
a. Dotyczy pacjentów (N) z prawidłowym badaniem cytogenetycznym w punkcie początkowym, oraz pacjentów spoza Chin, RPA, Indii i Rosji z prawidłowym badaniem molekularnym w punkcie początkowym, ponieważ w tych krajach próbki nie mogą być eksportowane do oceny molekularnej. Analizy te dopuszczają określenie pacjentów wykazujących odpowiedź na początku badania, u których utrzymano odpowiedź po punkcie początkowym, jako osoby wykazujące odpowiedź. Minimalny czas kontroli (od podania pierwszej dawki ostatniemu pacjentowi do daty zebrania danych) wyniósł 120 miesięcy.
b. Dotyczy pacjentów (N), u których uzyskano lub utrzymano odpowiedź.
c. Dotyczy pacjentów (N), którzy otrzymali co najmniej 1 dawkę bosutynibu.
d. Analiza skumulowanej częstości występowania, skorygowanej o konkurencyjne ryzyko przerwania leczenia bez wystąpienia zdarzenia.
e. Nie analizowano w przypadku grup o ograniczonej liczebności.
Czas całkowitego przeżycia w kohortach pacjentów z chorobą w fazie CP, AP i BP przedstawiono graficznie na rycina 4.
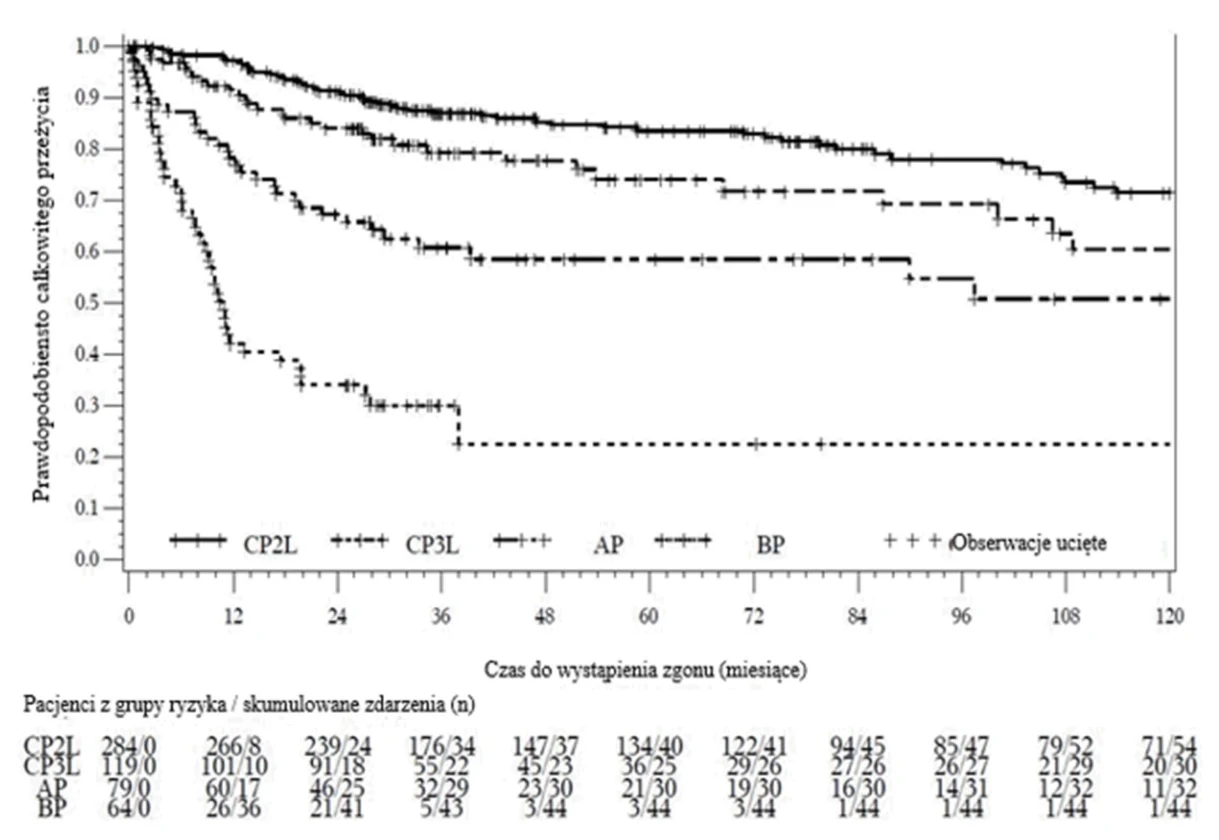
Na podstawie ograniczonych danych klinicznych pochodzących z badania fazy I/II zaobserwowano pewne oznaki aktywności klinicznej u pacjentów z mutacjami BCR-ABL (patrz Tabela 10).
Tabela 10 Odpowiedź według statusu mutacji BCR-ABL w punkcie wyjściowym u populacji kwalifikującej się do oceny z CML w fazie przewlekłej: po wcześniejszym zastosowaniu imatynibu i dasatynibu, i (lub) nilotynibu (trzecia linia)
| Status mutacji BCR-ABL w punkcie wyjściowym | Częstość w punkcie wyjściowym n (%)a | Uzyskanie lub utrzymanie MCyR Resp/Evalb (%) N = 112 |
|---|---|---|
| Mutacja wykryta | 98 (100,0) | 36/92 (39,1) |
| Brak mutacji | 59 (60,2) | 23/55 (41,8) |
| Co najmniej 1 mutacja | 39 (39,8) | 13/37 (35,1) |
| Mutacje powodujące oporność na dasatynib | 10 (10,2) | 1/9 (11,1) |
| E255K/V | 2 (2,0) | 0/2 |
| F317L | 8 (8,2) | 1/7 (14,3) |
| Mutacje powodujące oporność na nilotynibc | 13 (13,3) | 8/13 (61,5) |
| Y253H | 6 (6,1) | 5/6 (83,3) |
| E255K/V | 2 (2,0) | 0/2 |
| F359C/I/V | 7 (7,1) | 5/7 (71,4) |
Data zebrania danych: badanie I/II fazy — 2 października 2015 r.; badanie kontynuacyjne — 2 września 2020 r. Uwaga: Mutacje w punkcie wyjściowym zostały zidentyfikowane przed przyjęciem pierwszej dawki badanego produktu przez pacjenta.
Skróty: BCR-ABL = gen fuzyjny BCR-ABL; CP = faza przewlekła; CML = przewlekła białaczka szpikowa MCyR = większa odpowiedź cytogenetyczna; N/n = liczba pacjentów; Resp = pacjenci, którzy odpowiedzieli na leczenie (ang. responders); Eval = pacjenci kwalifikujący się do oceny (ang. evaluable).
a Odsetek w oparciu o liczbę pacjentów z wykrytymi mutacjami w punkcie wyjściowym.
b Pacjenci kwalifikujący się do oceny, w tym pacjenci, u których wykryto chorobę w punkcie wyjściowym.
c 2 pacjentów miało więcej niż 1 mutację w tej kategorii.
Jeden pacjent z mutacją E255V wcześniej leczony nilotynibem osiągnął CHR jako najlepszą odpowiedź.
Badania in vitro wykazały, że bosutynib ma ograniczoną aktywność przeciw mutacjom T315I lub V299L. Z tego powodu u pacjentów z tymi mutacjami nie oczekuje się aktywności klinicznej.
Badanie kliniczne IV fazy z udziałem pacjentów z CML Ph+, wcześniej leczonych co najmniej 1 TKI
Przeprowadzono otwarte, nierandomizowane, jednoramienne, wieloośrodkowe badanie kliniczne IV fazy, mające na celu ocenę skuteczności i bezpieczeństwa stosowania bosutynibu w dawce 500 mg raz na dobę u pacjentów z CML, którzy wykazywali oporność na leczenie TKI lub jego nietolerancję, z oddzielnymi kohortami pacjentów z chorobą w fazie CP, AP lub BP, wcześniej leczonych co najmniej jednym TKI.
W badaniu tym wzięło udział 163 pacjentów leczonych bosutynibem, w tym 46 pacjentów z CML Ph+ w fazie CP, leczonych wcześniej jednym TKI (imatynibem albo dazatynibem albo nilotynibem), 61 pacjentów z CML Ph+ w fazie CP, leczonych wcześniej dwoma TKI (imatynibem i (lub) dazatynibem i (lub) nilotynibem), 49 pacjentów z CML Ph+ w fazie CP, leczonych wcześniej trzema TKI (imatynibem, dazatynibem i nilotynibem), 4 pacjentów z CML Ph+ w fazie AP, leczonych wcześniej co najmniej jednym TKI (2 pacjentów leczonych wcześniej dwoma TKI i 2 pacjentów leczonych wcześniej trzema TKI), oraz 3 pacjentów z CML Ph-, leczonych wcześniej co najmniej jednym TKI.
Pierwszorzędowym punktem końcowym oceny skuteczności było wystąpienie skumulowanej potwierdzonej odpowiedzi MCyR po 1 roku (tydzień 52.) u pacjentów z CML Ph+ w fazie CP, wcześniej leczonych jednym lub dwoma TKI, oraz u pacjentów z CML Ph+ w fazie CP, wcześniej leczonych trzema TKI. W przypadku pacjentów z CML Ph+ w fazie AP i BP, którzy wcześniej otrzymali jakakolwiek terapię TKI, pierwszorzędowym punktem końcowym oceny skuteczności było wystąpienie potwierdzonej skumulowanej ogólnej odpowiedzi hematologicznej (OHR) po 1 roku (tydzień 52.). Inne punkty końcowe oceny skuteczności u pacjentów z CML Ph+ w fazie CP obejmowały wystąpienie skumulowanej odpowiedzi cytogenetycznej i molekularnej, czas trwania odpowiedzi cytogenetycznej i molekularnej, odpowiedź w oparciu o występowanie mutacji w punkcie wyjściowym, transformację do fazy AP/BP, czas przeżycia wolny od progresji choroby (PFS) i czas przeżycia całkowitego (OS). Dodatkowe punkty końcowe w kohorcie pacjentów z Ph+ w fazie AP/BP obejmowały skumulowane częstości występowania odpowiedzi cytogenetycznej i molekularnej, PFS i OS.
Pacjenci z CML w fazie CP
Pierwszorzędowy punkt końcowy — skumulowana częstość występowania potwierdzonej MCyR (95% CI) do 1 roku (52 tygodnie) — wyniosła 76,5% (66,9; 84,5) u pacjentów leczonych wcześniej jednym lub dwoma TKI oraz 62,2% (46,5; 76,2) u pacjentów leczonych wcześniej trzema TKI.
Dodatkowe wyniki oceny skuteczności w momencie zakończenia badania, po minimalnym okresie obserwacji wynoszącym 3 lata, u pacjentów z CML Ph+ w fazie CP, leczonych wcześniej jednym TKI [mediana czasu trwania leczenia 47,5 miesiąca (zakres: od 0,9 do 50,1 miesiąca) i 60,9% pacjentów w trakcie leczenia], dwoma TKI [mediana czasu trwania leczenia 41,9 miesiąca (zakres: od 0,4 do 48,9 miesiąca) i 45,9% pacjentów w trakcie leczenia) lub trzema TKI [mediana czasu trwania leczenia 20,0 miesięcy (zakres: od 0,2 do 48,9 miesiąca) i 38,8% pacjentów w trakcie leczenia] przedstawiono w tabeli 11.
Tabela 11 Wyniki oceny skuteczności u wcześniej leczonych pacjentów z CML Ph+ w fazie przewlekłej
Pacjenci z CML Ph+ w fazie CP, leczeni wcześniej 1 TKI | Pacjenci z CML Ph+ w fazie CP, leczeni wcześniej 2 TKI | Pacjenci z CML Ph+ w fazie CP, leczeni wcześniej 3 TKI | Łączna kohorta pacjentów z CML Ph+ w fazie CP | |
|---|---|---|---|---|
Skumulowana potwierdzona MCyRa do 1 roku, % (95% CI) | N=43 83,7 (69,3; 93,2) | N=55 70,9 (57,1; 82,4) | N=45 62,2 (46,5; 76,2) | N=143 72,0 (63,9; 79,2) |
Skumulowana odpowiedź cytogenetycznaa,b MCyR, % (95% CI) CCyR, % (95% CI) | N=43 88,4 (74,9; 96,1) 86,0 (72,1; 94,7) | N=55 85,5 (73,3; 93,5) 83,6 (71,2; 92,2) | N=45 77,8 (62,9; 88,8) 73,3 (58,1; 85,4) | N=143 83,9 (76,9; 89,5) 81,1 (73,7; 87,2) |
Skumulowana odpowiedź molekularnaa,b MMR, % (95% CI) MR4, % (95% CI) MR4.5, % (95% CI) | N=46 82,6 (68,6; 92,2) 73,9 (58,9; 85,7) 58,7 (43,2; 73,0) | N=55 76,4 (63,0; 86,8) 63,6 (49,6; 76,2) 50,9 (37,1; 64,6) | N=48 56,3 (41,2; 70,5) 41,7 (27,6; 56,8) 35,4 (22,2; 50,5) | N=149 71,8 (63,9; 78,9) 59,7 (51,4; 67,7) 48,3 (40,1; 56,6) |
Czas do wystąpienia odpowiedzi cytogenetycznej wyłącznie w grupie pacjentów wykazujących odpowiedźb, mediana (zakres), miesiące MCyR CCyR | 3,0 (1,0; 11,8) 3,0 (1,0; 17,6) | 2,9 (0,3; 6,4) 2,9 (0,3; 6,4) | 3,0 (1,8; 8,8) 3,0 (1,8; 8,8) | 3,0 (0,3; 11,8) 3,0 (0,3; 17,6) |
Czas trwania odpowiedzi cytogenetycznejb MCyR, K-M w roku 3., % (95% CI) CCyR, K-M w roku 3., % (95% CI) | 96,6 (77,9; 99,5) 96,4 (77,2; 99,5) | 94,4 (79,2; 98,6) 94,4 (79,2; 98,6) | 96,9 (79,8; 99,6) 100,0 (100,0; 100,0) | 95,6 (88,7; 98,4) 96,5 (89,5; 98,9) |
Czas do wystąpienia odpowiedzi molekularnej wyłącznie w grupie pacjentów wykazujących odpowiedź, mediana (zakres), miesiące MMR MR4 MR4.5 | 3,0 (2,8; 23,3) 6,0 (2,8; 47,4) 9,2 (2,8; 47,6) | 3,0 (1,0; 35,9) 3,1 (1,0; 36,1) 6,0 (2,8; 36,2) | 3,1 (1,8; 9,3) 3,2 (1,8; 47,9) 5,8 (1,8; 18,0) | 3,0 (1,0; 35,9) 5,5 (1,0; 47,9) 6,0 (1,8; 47,6) |
Czas trwania odpowiedzi molekularnejb MMR, K-M w roku 3., % (95% CI) MR4, K-M w roku 3., % (95% CI) | 90,7 (73,9; 96,9) 89,5 (70,9; 96,5) | 81,5 (63,2; 91,3) 68,7 (48,0; 82,5) | 90,2 (65,9; 97,5) 85,2 (51,9; 96,2) | 87,2 (78,0; 92,7) 80,7 (69,4; 88,1) |
Data zebrania danych: 23 listopada 2020 r.
Skróty: Ph+ = obecność chromosomu Philadelphia; CP = faza przewlekła; CML = przewlekła białaczka szpikowa; K- M = metoda Kaplana-Meiera; N = liczba pacjentów; CI = przedział ufności; MCyR = większa odpowiedź cytogenetyczna; CCyR = całkowita odpowiedź cytogenetyczna; MMR = większa odpowiedź molekularna;
MR4=≥ zmniejszenie liczby kopii transkryptów BCR-ABL o ≥ 4 rzędy wielkości w stosunku do wystandaryzowanej wartości wyjściowej; MR4,5=≥ zmniejszenie liczby kopii transkryptów BCR-ABL o ≥ 4,5 rzędu wielkości w stosunku do wystandaryzowanej wartości wyjściowej
Kryteria potwierdzonej skumulowanej MCyR: odpowiedź musi być potwierdzona 2 kolejnymi ocenami przeprowadzonymi w odstępie co najmniej 28 dni. Aby można było uznać, że u pacjenta uzyskano odpowiedź na leczenie, wyjściowa odpowiedź musiała utrzymywać się przez co najmniej 52 tygodnie lub ulec poprawie względem stanu wyjściowego. Pacjenci, u których uzyskano częściową odpowiedź cytogenetyczną (PCyR) na początku leczenia, muszą uzyskać CCyR w trakcie leczenia, aby można było ich zaliczyć do grupy osób, u których uzyskano odpowiedź cytogenetyczną. Pacjenci, u których uzyskano co najmniej MMR i głębszą odpowiedź molekularną niż wyjściowa, są zaliczani do osób, u których uzyskano potwierdzoną CCyR.
Kryteria skumulowanej odpowiedzi cytogenetycznej: większa odpowiedź cytogenetyczna obejmowała całkowitą [0% metafaz Ph+ w szpiku kostnym lub < 1% dodatnich komórek w badaniu za pomocą fluorescencyjnej hybrydyzacji in situ (FISH)] lub częściową (1%–35%) odpowiedź cytogenetyczną. Odpowiedzi cytogenetyczne określono na podstawie odsetka metafaz Ph+ wśród ≥ 20 komórek w metafazie, w każdej próbce materiału ze szpiku kostnego.
Analiza FISH (≥ 200 komórek) mogła być wykorzystywana do oceny CCyR, jeśli nie było dostępnych ≥ 20 komórek w metafazie. Pacjenci bez ważnej oceny szpiku kostnego lub FISH, u których uzyskano co najmniej MMR, byli zaliczani do osób, u których uzyskano CCyR.
Kryteria skumulowanej odpowiedzi molekularnej: MMR, MR4 i MR4,5 zdefiniowano jako stosunek liczby kopii genu BCR-ABL do liczby kopii genu ABL (BCR-ABL/ABL), wynoszący odpowiednio ≤ 0,1%, ≤ 0,01% i ≤ 0,0032% w skali międzynarodowej (co odpowiada zmniejszeniu o odpowiednio ≥ 3, ≥ 4 i ≥ 4,5 rzędy wielkości w stosunku do wystandaryzowanej wartości wyjściowej) przy co najmniej 10 000, 10 000 i 32 000 transkryptów ABL według oceny przeprowadzonej przez laboratorium centralne.
a Dotyczy pacjentów (N) z prawidłowym badaniem w punkcie początkowym. Minimalny czas obserwacji (czas od przyjęcia pierwszej dawki przez ostatniego pacjenta do daty wysłania danych) wynosił 36 miesięcy.
b Dotyczy pacjentów (N), u których uzyskano lub utrzymano odpowiedź.
Skumulowaną częstość występowania MMR, MR4 i MR4,5, skorygowaną o konkurencyjne ryzyko przerwania leczenia bez wystąpienia zdarzenia, przedstawiono na rycinie 5.
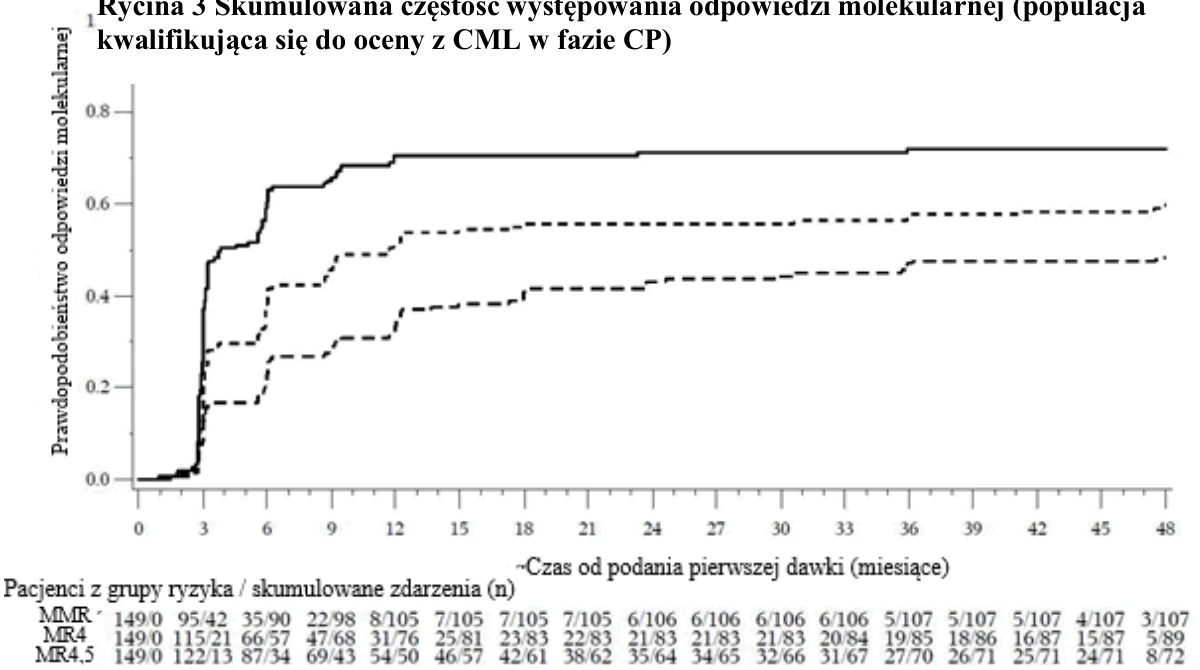
Uzyskane odpowiedzi molekularne w podziale na linie leczenia przedstawiono w tabeli 12.
Tabela 12 Uzyskane odpowiedzi molekularne
Pacjenci z CML Ph+ w fazie CP, leczeni wcześniej 1 TKI | Pacjenci z CML Ph+ w fazie CP, leczeni wcześniej 2 TKI | Pacjenci z CML Ph+ w fazie CP, leczeni wcześniej 3 TKI | Łączna kohorta pacjentów z CML Ph+ w fazie CP | ||||
|---|---|---|---|---|---|---|---|
Pacjenci, u których nie uzyskano MMR w punkcie wyjściowyma MMR, % (95% CI) | N=25 76,0 (54,9; 90,6) | N=28 64,3 (44,1; 81,4) | N=26 38,5 (20,2; 59,4) | N=79 59,5 (47,9; 70,4) | |||
Pacjenci, u których nie uzyskano MR4 w punkcie wyjściowyma MR4, % (95% CI) | N=37 70,3 (53,0; 84,1) | N=38 55,3 (38,3; 71,4) | N=37 32,4 (18,0; 49,8) | N=112 52,7 (43,0; 62,2) | |||
Pacjenci, u których nie uzyskano MR4,5 w punkcie wyjściowyma MR4,5, % (95% CI) | N=42 54,8 (38,7; 70,2) | N=46 43,5 (28,9; 58,9) | N=43 30,2 (17,2; 46,1) | N=131 42,7 (34,1; 51,7) | |||
Pacjenci, u których uzyskano MMR w punkcie wyjściowyma Głębsza MR, % (95% CI) | N=21 85,7 (63,7; 97,0) | N=27 66,7 (46,0; 83,5) | N=22 63,6 (40,7; 82,8) | N=70 71,4 (59,4; 81,6) | |||
Data zebrania danych: 23 listopada 2020 r; Skróty: Ph+ = obecność chromosomu Philadelphia; CP = faza przewlekła; CML = przewlekła białaczka szpikowa; N = liczba pacjentów; CI = przedział ufności; MMR = większa odpowiedź molekularna; MR = odpowiedź molekularna; MR4=≥ zmniejszenie liczby kopii transkryptów BCR-ABL o ≥ 4 rzędy wielkości w stosunku do wystandaryzowanej wartości wyjściowej; MR4,5=≥ zmniejszenie liczby kopii transkryptów BCR-ABL o ≥ 4,5 rzędu wielkości w stosunku do wystandaryzowanej wartości wyjściowej. a Dotyczy pacjentów (N) z prawidłowym badaniem w punkcie początkowym. Aby można było uznać, że u pacjenta uzyskano odpowiedź na leczenie, wyjściowa odpowiedź musiała utrzymywać się lub ulec poprawie względem stanu wyjściowego. Kryteria odpowiedzi molekularnej: MMR, MR4 i MR4,5 zdefiniowano jako stosunek liczby kopii genu BCR-ABL do liczby kopii genu ABL (BCR-ABL/ABL), wynoszący odpowiednio ≤ 0,1%, ≤ 0,01% i ≤ 0,0032% w skali międzynarodowej (co odpowiada zmniejszeniu o odpowiednio ≥ 3, ≥ 4 i ≥ 4,5 rzędy wielkości w stosunku do wystandaryzowanej wartości wyjściowej) przy co najmniej 10 000, 10 000 i 32 000 transkryptów ABL według oceny przeprowadzonej przez laboratorium centralne. | |||||||
U pacjentów z CML w fazie CP nie stwierdzono w trakcie leczenia progresji do CML w fazie AP lub w fazie BP.
Pacjenci z CML w fazie AP
U pacjentów z CML Ph+ w fazie AP mediana czasu trwania leczenia wyniosła 22,1 miesiąca (zakres: od 1,6 do 50,1 miesiąca), odsetek pacjentów, u których uzyskano skumulowaną potwierdzoną OHR do 1 roku (52 tygodni) wyniósł 75,0% (95% CI: 19,4; 99,4), podobnie jak w przypadku skumulowanej CCyR, u wszystkich trzech pacjentów CCyR utrzymywała się podczas leczenia.
Odpowiedź według statusu mutacji BCR-ABL w punkcie wyjściowym
U dziesięciu pacjentów w kohorcie pacjentów z CML w fazie CP występowały mutacje w punkcie wyjściowym [A365V, E453K, E255K, E255V, Q252H, L298V (n=1 u każdego), Y253F i G250E (n=2 u każdego)]. U jednego pacjenta w kohorcie pacjentów z CML w fazie CP występowała mutacja F359I rozpoznana w 8. dniu badania. U jednego pacjenta w kohorcie pacjentów z CML w fazie AP występowały 2 mutacje (F311L i L387F) w punkcie wyjściowym. W kohorcie pacjentów z CML w fazie CP, wśród pacjentów, u których występowały mutacje, odpowiedzi molekularne zaobserwowano u 4/11 (36,4%) pacjentów, u jednego pacjenta z mutacją E255V uzyskano MMR, a u 3 pacjentów odpowiednio z mutacjami F359I, Y253F i A365V uzyskano odpowiedź MR4,5. U pacjenta, u którego występowały mutacje w kohorcie pacjentów z CMP w fazie AP, nie uzyskano żadnej odpowiedzi.
Dzieci i młodzież
Skuteczność referencyjnego produktu leczniczego u dzieci i młodzieży oceniano w ramach badania BCHILD „Badanie kliniczne fazy I/II dotyczące stosowania bosutynibu u dzieci i młodzieży z nowo rozpoznaną CML Ph+ w fazie przewlekłej albo CML Ph+ z opornością na leczenie lub jego nietolerancją”.
Badanie BCHILD to wieloośrodkowe, międzynarodowe, jednoramienne, otwarte badanie kliniczne fazy I/II, prowadzone w celu ustalenia zalecanej dawki bosutynibu podawanego doustnie raz na dobę u dzieci i młodzieży (w wieku od 1 roku do < 18 lat) z nowo zdiagnozowaną CML Ph+ w fazie przewlekłej lub z CML Ph+, którzy byli wcześniej poddani co najmniej jednej terapii TKI (CML R/I), jak również w celu wstępnej oceny bezpieczeństwa, tolerancji i skuteczności, a także oceny parametrów farmakokinetycznych bosutynibu w tej populacji pacjentów.
Dzieci i młodzież z nowo rozpoznaną CML Ph+ w fazie CP
Skuteczność referencyjnego produktu leczniczego u dzieci i młodzieży z nowo rozpoznaną CML Ph+ w fazie CP (CP1L) oceniano w ramach badania BCHILD. W fazie II badania, dotyczącej rozszerzenia dawki, 30 pacjentów z nowo rozpoznaną CML otrzymywało bosutynib w dawce 300 mg/m2 pc. raz na dobę. Mediana czasu obserwacji pod kątem całkowitego przeżycia w całej kohorcie (N = 30) u pacjentów z nowo rozpoznaną CML wyniosła 21,91 (1,08; 45,11) miesiąca, a mediana czasu leczenia wyniosła 13,68 miesiąca (0,20; 43,70). Zestawienie skumulowanych odpowiedzi cytogenetycznych i molekularnych w dowolnym momencie badania u pacjentów z nowo rozpoznaną CML przedstawiono w Tabeli 14. Wśród pacjentów odpowiadających na leczenie u jednego utracono odpowiedzi CCyR i MCyR.
Wśród ocenianych pacjentów z nowo rozpoznaną chorobą (liczba kopii ABL ≥ 10 000) u 81,08% (95% CI: 64,2; 97,7) odsetek BCR-ABL wyniósł ≤ 10% po 3 miesiącach, a u 62,5% (95% CI: 38,8; 86,2) odsetek BCR-ABL wyniósł ≤ 1% po 6 miesiącach.
W kohorcie pacjentów z nowo rozpoznaną chorobą nie było zgonów ani progresji do fazy AP lub BP.
Dzieci i młodzież z CML Ph+ w fazie CP z opornością na imatynib lub jego nietolerancją
Skuteczność referencyjnego produktu leczniczego u dzieci i młodzieży z CML Ph+ oporną na leczenie lub z nietolerancją leczenia oceniano w ramach badania BCHILD. W fazie I badania, dotyczącej zwiększenia dawki, 28 pacjentów z CML R/I otrzymywało bosutynib w dawkach od 300 do 400 mg/m2 pc. raz na dobę. 6 pacjentów włączono do fazy II (400 mg/m2 pc. ).
Tabela 13 Charakterystyka demograficzna pacjentów z CML
Faza I (300 mg/m2 ) (N = 6) | Faza I (350 mg/m2) (N = 11) | Faza I (400 mg/m2) (N = 11) | Faza II CP1L (300 mg/m2) (N = 30) | Faza II R/I (400 mg/m2) (N = 6) | |
|---|---|---|---|---|---|
| Wiek (lata), n (%) | |||||
| >= 1 – < 6 | 2 (33,3) | 2 (18,2) | 0 | 2 (6,7) | 0 |
| >= 6 – < 12 | 3 (50,0) | 4 (36,4) | 3 (27,3) | 10 (33,3) | 1 (16,7) |
| >= 12 – < 18 | 1 (16,7) | 5 (45,5) | 8 (72,7) | 18 (60,0) | 5 (83,3) |
| Mediana (zakres) | 8,50 (1; 17) | 11,00 (4; 17) | 15,00 (6; 17) | 12,50 (5; 17) | 14,50 (11; 16) |
| Płeć, n (%) | |||||
| Mężczyźni | 5 (83,3) | 4 (36,4) | 7 (63,6) | 18 (60,0) | 4 (66,7) |
| Kobiety | 1 (16,7) | 7 (63,6) | 4 (36,4) | 12 (40,0) | 2 (33,3) |
| Rasa, n (%) | |||||
| Biała | 0 | 5 (45,5) | 7 (63,6) | 22 (73,3) | 4 (66,7) |
| Czarna lub Afroamerykanie | 0 | 1 (9,1) | 1 (9,1) | 5 (16,7) | 1 (16,7) |
| Azjatycka | 0 | 1 (9,1) | 3 (27,3) | 1 (3,3) | 1 (16,7) |
Indianie amerykańscy lub rdzenni mieszkańcy Alaski | 0 | 0 | 0 | 0 | 0 |
Rdzenni mieszkańcy Hawajów lub innych wysp Pacyfiku | 0 | 0 | 0 | 2 (6,7) | 0 |
| Nieznana | 6 (100,0) | 4 (36,4) | 0 | 0 | 0 |
| Pochodzenie etniczne, n (%) | |||||
| Latynoamerykańskie | 0 | 0 | 2 (18,2) | 7 (23,3) | 0 |
| Inne niż latynoamerykańskie | 0 | 8 (72,7) | 9 (81,8) | 23 (76,7) | 6 (100,0) |
| Nieznane | 6 (100,0) | 3 (27,3) | 0 | 0 | 0 |
Mediana czasu obserwacji pod kątem całkowitego przeżycia w całej kohorcie w fazie I (N = 28) wyniosła 29,27 miesiąca (15,21; 85,88), natomiast w fazie II (N = 6) 9,66 miesiąca (2,00; 15,54). Mediana czasu trwania leczenia w fazie I wyniosła 17,26 miesiąca (zakres od 0,30 do 60,85), a w fazie II 9,64 miesiąca (1,97; 15,54).
Zestawienie skumulowanych odpowiedzi cytogenetycznych i molekularnych w dowolnym momencie badania u pacjentów z CML przedstawiono w Tabeli 14. W fazie I wśród pacjentów odpowiadających na leczenie u trzech utracono odpowiedź CCyR, a u 2 pacjentów utracono odpowiedź MCyR.
W fazie I prawdopodobieństwo utrzymania odpowiedzi MMR po 18 miesiącach wynosiło 92,3% (95% CI: 56,6; 98,8).
Nie zaobserwowano progresji do AP ani BP.
Tabela 14 Wyniki dotyczące skuteczności u dzieci i młodzieży z CML Ph+ z opornością na leczenie lub jego nietolerancją
Faza I (ogółem) (R/I) (N = 28) | Faza II CP1L (300 mg/m2) (N = 30) | Faza II R/I (400 mg/m2) (N = 6) | |
|---|---|---|---|
| Skumulowana MCyR, n % (95% CI) | 24 (85,7) (67,3; 96,0) | 26 (86,7) (69,3; 96,2) | 6 (100,0) (54,1; 100,0) |
| Skumulowana CCyR, n % (95% CI) | 23 (82,1) (63,1; 93,9) | 25 (83,3) (65,3; 94,4) | 6 (100,0) (54,1; 100,0) |
Pacjenci bez MCyR na początku badania, N | 4 | nd | 1 |
| MCyR, n % (95% CI) | 3 (75,0) (19,4; 99,4) | nd | 1 (100,0) (2,5; 100,0) |
Pacjenci bez CCyR na początku badania, N | 9 | nd | 2 |
CCyR n % (95% CI) | 7 (77,8) (40,0; 97,2) | nd | 2 (100,0) (15,8; 100,0) |
| Skumulowana MMR, n % (95% CI) | 16 (57,1) (37,2; 75,5) | 13 (43,3) (25,5; 62,6) | 4 (66,7) (22,3; 95,7) |
| Skumulowana MR4, n % (95% CI) | 6 (21,4) (8,3; 41,0) | 5 (16,7) (5,6; 34,7) | 1 (16,7) (0,4; 64,1) |
| Skumulowana MR4,5, n % (95% CI) | 5 (17,9) (6,1; 36,9) | 0 (0,0) (0,0; 11,6) | 0 (0,0) (0,0; 45,9) |
Skróty: CCyR = całkowita odpowiedź cytogenetyczna; CI = przedział ufności; CML = przewlekła białaczka szpikowa; CP = faza przewlekła; MCyR = większa odpowiedź cytogenetyczna; MMR = większa odpowiedź molekularna; MR = odpowiedź molekularna; N = liczba pacjentów; n = liczba zdarzeń; Ph = obecność chromosomu Philadelphia; R/I = oporność lub nietolerancja
5.2 Właściwości farmakokinetyczne
Właściwości farmakokinetyczne bosutynibu oceniano po podaniu doustnym z jedzeniem u dorosłych pacjentów z CML i przedstawiono je jako średnią geometryczną (CV%), chyba że wskazano inaczej.
Wchłanianie
Po podaniu zdrowym osobom pojedynczej dawki bosutynibu (500 mg) podczas posiłku całkowita biodostępność wynosiła 34%. Wchłanianie przebiegało stosunkowo wolno, a mediana czasu do osiągnięcia maksymalnego stężenia (tmax) wynosiła 6 godzin. Bosutynib wykazuje proporcjonalny do dawki wzrost wartości AUC w zakresie dawek od 100 do 600 mg. Parametry farmakokinetyczne bosutynibu u dorosłych pacjentów obliczono na podstawie analizy farmakokinetyki populacyjnej z użyciem zbiorczych danych z badań klinicznych. Po wielokrotnym doustnym podaniu Bosutinib Sandozu w dawce 400 mg Cmax bosutynibu w stanie stacjonarnym wynosiło 127 ng/ml (31%), Ctrough 68 ng/ml (39%), a AUC 2370 ng•h/ml (34%); po wielokrotnym doustnym podaniu Bosutinib Sandozu w dawce 500 mg Cmax bosutynibu w stanie stacjonarnym wynosiło 171 ng/ml (38%), Ctrough 91 ng/ml (42%), a AUC 3 150 ng•h/ml (38%).
Nie zaobserwowano klinicznie istotnych różnic w farmakokinetyce bosutynibu po podaniu tego produktu w tej samej dawce w postaci tabletek lub nienaruszonych kapsułek twardych, po jedzeniu. Zawartość kapsułki twardej bosutynibu zmieszana z musem jabłkowym lub jogurtem wykazywała właściwości farmakokinetyczne porównywalne do nienaruszonej kapsułki twardej bosutynibu podawanej zdrowym dorosłym uczestnikom po jedzeniu.
Rozpuszczalność bosutynibu w wodzie jest zależna od pH, a wchłanianie zmniejsza się wraz ze wzrostem pH w żołądku (patrz punkt 4.5).
Wpływ pokarmu
Wartość Cmax bosutynibu zwiększała się 1,8-krotnie, a AUC 1,7-krotnie, gdy bosutynib w postaci tabletek podawano zdrowym ochotnikom z posiłkiem wysokotłuszczowym, w porównaniu z podawaniem na czczo. W oddzielnym badaniu podawanie kapsułek twardych bosutynibu po jedzeniu dawało ekspozycję około 1,5–1,6 raza większą niż po podaniu na czczo.
Dystrybucja
Po podaniu pojedynczej dożylnej dawki 120 mg bosutynibu zdrowym osobnikom, bosutynib wykazywał średnią (% współczynnik zmienności [CV]) objętość dystrybucji wynoszącą 2331 (32) L, co sugeruje, że bosutynib ulega znacznej dystrybucji do tkanek pozanaczyniowych.
Bosutynib był w wysokim stopniu wiązany przez białka ludzkiego osocza in vitro (94%) oraz ex vivo u zdrowych osobników (96%), a wiązanie nie zależało od stężenia.
Metabolizm
Wyniki badań in vitro oraz in vivo wskazują, że bosutynib (związek macierzysty) u ludzi jest w większości metabolizowany w wątrobie. Po podaniu ludziom jednej lub wielu dawek bosutynibu (400 lub 500 mg) większość metabolitów obecnych w krążeniu wydawała się mieć postać oksydechlorowanego (M2) i N-demetylowanego (M5) bosutynibu, zaś N-tlenek bosutynibu (M6) stanowił mniejszość metabolitów obecnych w krążeniu. Ekspozycja ogólnoustrojowa na
N-demetylowany metabolit wynosiła 25% w porównaniu ze związkiem macierzystym, zaś na oksydechlorowany metabolit wynosiła 19% w porównaniu ze związkiem macierzystym. Aktywność wykazywana przez wszystkie 3 metabolity wynosiła ≤ 5% aktywności bosutynibu w oznaczeniu proliferacji niezależnej od przylegania komórek do podłoża w fibroblastach transformowanych przez kinazę Src. Głównymi składnikami związanymi z produktem obecnymi w stolcu były bosutynib i N-demetylowany bosutynib. Wyniki badań in vitro na mikrosomach ludzkiej wątroby wskazują, że głównym izozymem P450 biorącym udział w metabolizmie bosutynibu jest CYP3A4, a badania dotyczące interakcji między lekami wykazały, że ketokonazol i ryfampicyna miały wpływ na właściwości farmakokinetyczne bosutynibu (patrz punkt 4.5). Nie zaobserwowano metabolizmu bosutynibu w przypadku enzymów CYP: 1A2, 2A6, 2B6, 2C8, 2C9, 2C19, 2D6, 2E1 czy 3A5.
Eliminacja
Po dożylnym podaniu jednej dawki 120 mg bosutynibu zdrowym osobnikom, średni (% współczynnik zmienności) okres półtrwania w końcowej fazie eliminacji wynosił 35,5 (24) godzin, zaś średni (% współczynnik zmienności) klirens wynosił 61,9 (26) L/h. W badaniu bilansu masy, w którym podawano doustnie bosutynib, stwierdzano wydalenie średnio 94,6% całkowitej dawki w ciągu 9 dni; główną drogą wydalania była eliminacja z kałem (91,3% dawki), zaś 3,29% dawki stwierdzono w moczu. W ciągu 96 godzin stwierdzono eliminację 75% dawki. Wydalanie niezmodyfikowanego bosutynibu w moczu było małe i wynosiło ok. 1% dawki, zarówno u zdrowych osobników, jak i mających złośliwe guzy lite w stadium zaawansowanym.
Szczególne populacje pacjentów
Zaburzenia czynności wątroby
Bosutynib w dawce 200 mg podawany podczas posiłku oceniano w kohorcie 18 pacjentów z zaburzeniami czynności wątroby (klasy A, B i C wg klasyfikacji Childa-Pugha) oraz odpowiednio dobranych 9 zdrowych osób. Wartość Cmax dla bosutynibu w osoczu wzrosła odpowiednio 2,4-krotnie, 2-krotnie oraz 1,5-krotnie u pacjentów z zaburzeniami czynności wątroby klasy A, B i C według klasyfikacji Childa-Pugha. Z kolei wartość AUC dla bosutynibu w osoczu zwiększyła się odpowiednio 2,3-krotnie, 2-krotnie i 1,9-krotnie. Wartość t½ dla bosutynibu u pacjentów z zaburzeniami czynności wątroby zwiększyła się w porównaniu ze zdrowymi osobnikami.
Zaburzenia czynności nerek
W badaniu z udziałem pacjentów z zaburzeniami czynności nerek pojedynczą dawkę 200 mg bosutynibu podano podczas posiłku 26 uczestnikom z łagodnymi, umiarkowanymi lub ciężkimi zaburzeniami czynności nerek, jak również 8 odpowiednio dobranym zdrowym ochotnikom. Stopień zaburzenia czynności nerek określono na podstawie klirensu kreatyniny (obliczonego z wzoru Cockcrofta-Gaulta); CCr < 30 ml/min scharakteryzowano jako ciężkie zaburzenia czynności nerek, 30 ≤ CCr ≤ 50 ml/min jako umiarkowane zaburzenia czynności nerek, a 50 < CCr ≤ 80 ml/min jako
łagodne zaburzenia czynności nerek. U uczestników z umiarkowanymi zaburzeniami czynności nerek AUC zwiększyło się o 35% w porównaniu ze zdrowymi ochotnikami, a u uczestników z ciężkimi zaburzeniami czynności nerek AUC zwiększyło się o 60%. Maksymalna ekspozycja Cmax zwiększyła się o 28% w grupie z umiarkowanymi zaburzeniami czynności nerek oraz o 34% w grupie z ciężkimi zaburzeniami czynności nerek. Ekspozycja na bosutynib nie wzrosła wśród uczestników z łagodnymi zaburzeniami czynności nerek. Okres półtrwania bosutynibu u uczestników z zaburzeniami czynności nerek był podobny jak u zdrowych uczestników badania.
Dostosowanie dawki w przypadku zaburzeń czynności nerek było oparte na wynikach tego badania i znanej liniowej farmakokinetyce bosutynibu w zakresie dawek od 200 do 600 mg.
Wiek, płeć i rasa
Nie przeprowadzono formalnych badań oceniających wpływ tych czynników demograficznych. Populacyjne analizy farmakokinetyczne dotyczące pacjentów z białaczką z obecnością chromosomu Philadelphia (Ph+) lub złośliwym guzem litym oraz zdrowych osób wskazują, że wiek, płeć ani masa ciała nie mają klinicznie istotnego wpływu. W analizach farmakokinetyki populacyjnej wykazano, że u Azjatów klirens był o 18% mniejszy, co odpowiadało większej o około 25% ekspozycji na bosutynib (AUC).
Dzieci i młodzież
Farmakokinetykę bosutynibu w zakresie dawek od 300 mg/m2 pc. do 400 mg/m2 pc., podawanych doustnie raz na dobę wraz z posiłkiem, oceniano u 41 dzieci i młodzieży w wieku od 1 roku do < 18 lat z nowo rozpoznaną chorobą albo z opornością na leczenie lub jego nietolerancją. U dzieci i młodzieży mediana Tmax występowała po około 3 godzinach od podania dawki (zakres od 1 do 8 godzin po podaniu). Ekspozycja zwiększała się proporcjonalnie do dawki w zakresie 100 – 600 mg. Średnia geometryczna AUCtau w kohortach otrzymujących dawki od 300 mg/m2 do 400 mg/m2 pc. mieściła się w zakresie (± 20%) średniej geometrycznej AUCtau dla dawki zalecanej u dorosłych pacjentów w odpowiednich wskazaniach w leczeniu nowo rozpoznanej CML Ph+ oraz CML Ph+ opornej na wcześniejsze leczenie lub w przypadku jego nietolerancji, jednakże wartości Cmax i klirens były większe, a Cmin mniejsze u dzieci i młodzieży niż u dorosłych pacjentów.
5.3 Przedkliniczne dane o bezpieczeństwie
Bosutynib został poddany ocenie w badaniach farmakologicznych dotyczących bezpieczeństwa, badaniach toksyczności po podaniu wielokrotnym, genotoksyczności, toksycznego wpływu na rozród i fototoksyczności.
Badania farmakologiczne dotyczące bezpieczeństwa
Bosutynib nie wykazał wpływu na czynności oddechowe. W badaniu dotyczącym ośrodkowego układu nerwowego (OUN) u szczurów leczonych bosutynibem obserwowano zmniejszenie rozmiaru źrenic i zaburzenia chodu. Nie ustalono poziomu bez obserwowanego działania (NOEL, ang. no observed effect level) dla rozmiaru źrenic, jednak NOEL dla zaburzeń chodu wystąpił przy poziomie ekspozycji około 11 razy większym od poziomu ekspozycji klinicznej u ludzi po podaniu dawki 400 mg oraz około 8 razy większym od poziomu ekspozycji klinicznej u ludzi po podaniu dawki 500 mg (w oparciu o stężenie Cmax niezwiązanej postaci leku u odpowiednich gatunków). Aktywność bosutynibu in vitro w oznaczeniach dotyczących kanału hERG sugerowało możliwość wydłużenia czasu repolaryzacji komór (QTc). W badaniu dotyczącym doustnego podawania bosutynibu psom związek ten nie wywołał zmian w ciśnieniu tętniczym, przedsionkowych ani komorowych zaburzeń rytmu ani wydłużenia PR, QRS lub QTc w EKG przy poziomach ekspozycji nawet 3 razy większych od poziomu ekspozycji klinicznej u ludzi po podaniu dawki 400 mg oraz 2 razy wyższych od poziomu ekspozycji klinicznej u ludzi po podaniu dawki 500 mg (w oparciu o stężenie Cmax niezwiązanej postaci leku u odpowiednich gatunków). Zaobserwowano opóźnione zwiększenie częstości rytmu serca. W badaniu dotyczącym dożylnego podawania produktu psom zaobserwowano tymczasowy wzrost częstości rytmu serca i zmniejszenie ciśnienia tętniczego, a także minimalne wydłużenie QTc (< 10 ms) przy ekspozycji od około 6 do 20 razy większej od ekspozycji klinicznej u ludzi po podaniu dawki 400 mg oraz od 4 do 15 razy większej od ekspozycji klinicznej u ludzi po podaniu dawki 500 mg (w oparciu o stężenie Cmax niezwiązanej postaci leku u odpowiednich gatunków). Niemożliwe było jednoznaczne stwierdzenie zależności między zaobserwowanym działaniem a stosowaniem produktu leczniczego.
Toksyczność po podaniu wielokrotnym
Badania toksyczności po podaniu wielokrotnym u szczurów trwające do 6 miesięcy i u psów trwające do 9 miesięcy wykazały, że układ pokarmowy jest najbardziej narażony na toksyczność bosutynibu. Objawy kliniczne toksyczności obejmowały zmiany w kale i wiązały się ze zmniejszonym spożyciem pokarmu oraz spadkiem masy ciała, co w niektórych przypadkach prowadziło do zgonu lub planowej eutanazji.
Wśród objawów histopatologicznych obserwowano poszerzenie światła, hiperplazję komórek kubkowych, krwotok, nadżerki i obrzęk w obrębie przewodu pokarmowego, a także erytrocytozę w zatokach węzłów chłonnych krezkowych i krwotok w ich obrębie. Stwierdzono, że narządem docelowym u szczurów jest również wątroba. Działania toksyczne charakteryzowano jako zwiększenie masy wątroby skorelowane z przerostem hepatocytów występującym w sytuacji braku zwiększonej aktywności enzymów wątrobowych lub jako obecność mikroskopowych oznak cytotoksyczności hepatocytarnej. Znaczenie tych obserwacji dla ludzi jest nieznane.
Międzygatunkowe porównanie ekspozycji wskazuje, że poziomy ekspozycji, które nie wywołały działań niepożądanych w 6- i 9-miesięcznych badaniach dotyczących toksyczności odpowiednio u szczurów i psów, były podobne do poziomów ekspozycji klinicznej u ludzi po podaniu dawki 400 mg lub 500 mg (w oparciu o wartość AUC niezwiązanej postaci leku u odpowiednich gatunków).
Genotoksyczność
Badania dotyczące genotoksyczności prowadzone na bakteryjnych systemach in vitro oraz systemach in vitro i in vivo u ssaków z aktywacją metaboliczną, i bez aktywacji metabolicznej nie dostarczyły żadnych dowodów na mutagenne działanie bosutynibu.
Toksyczny wpływ na rozród i rozwój potomstwa
W badaniach dotyczących płodności prowadzonych na szczurach zaobserwowano nieznacznie zmniejszoną płodność u samców. U samic zaobserwowano zwiększoną częstość resorpcji płodów oraz zmniejszenie częstości implantacji i liczby żywych płodów. Dawka, po której nie obserwowano działania niepożądanego na płodność u samców (30 mg/kg mc. na dobę) i samic (3 mg/kg mc. na dobę), skutkowała ekspozycją stanowiącą odpowiednio 0,6-krotność i 0,3-krotność ekspozycji klinicznej u ludzi po podaniu dawki 400 mg oraz 0,5-krotność i 0,2-krotność ekspozycji klinicznej u ludzi po podaniu dawki 500 mg (w oparciu o wartość AUC niezwiązanej postaci leku u odpowiednich gatunków). Nie można wykluczyć wpływu na płodność u mężczyzn (patrz punkt 4.6).
W badaniach dotyczących przechodzenia związku przez łożysko prowadzonych na ciężarnych samicach szczurów rasy Sprague-Dawley wykazano ekspozycję płodów na radioaktywność pochodzącą od bosutynibu. W badaniu dotyczącym rozwoju przed- i pourodzeniowego u szczurów zaobserwowano zmniejszoną liczbę szczurząt urodzonych przez samice otrzymujące dawki ≥30 mg/kg mc. na dobę, a w przypadku ciężarnych samic otrzymujących dawkę 70 mg/kg mc. na dobę odnotowano zwiększoną częstość całkowitej utraty miotu i zmniejszony wzrost pourodzeniowy potomstwa. Dawka, po której nie zaobserwowano działań niepożądanych w zakresie wpływu na rozwój potomstwa badanych zwierząt (10 mg/kg mc. na dobę), odpowiadała ekspozycji stanowiącej 1,3-krotność i 1,0-krotność ekspozycji w warunkach klinicznych obserwowanej u ludzi po podaniu dawek odpowiednio 400 mg i 500 mg (w oparciu o wartość AUC niezwiązanej postaci leku u odpowiednich gatunków). W badaniu dotyczącym toksycznego wpływu na rozwój prowadzonym na królikach przy dawce toksycznej dla matki obserwowano nieprawidłowości płodów (połączenie członów mostka; u 2 płodów zaobserwowano różne nieprawidłowości w jamie ciała) oraz nieznaczne zmniejszenie masy płodów. Ekspozycja po największej dawce badanej u królików (10 mg/kg mc. na dobę), która nie skutkowała działaniami niepożądanymi u płodu, stanowiła
0,9-krotność i 0,7-krotność ekspozycji klinicznej obserwowanej u ludzi po podaniu dawek odpowiednio 400 mg i 500 mg (w oparciu o wartość AUC niezwiązanej postaci leku u odpowiednich gatunków).
Po podaniu pojedynczej doustnej dawki (10 mg/kg mc.) znakowanego radioaktywnie [14C] bosutynibu samicom szczurów rasy Sprague-Dawley w okresie laktacji radioaktywność była łatwo wykrywalna w mleku nawet 0,5 h po podaniu dawki. Stężenie radioaktywnego związku w mleku było 8-krotnie wyższe niż w osoczu. Pozwoliło to na wystąpienie wykrywalnych stężeń radioaktywnego związku w osoczu karmionych mlekiem szczurząt.
Rakotwórczość
Bosutynib nie wykazał działania rakotwórczego ani w 2-letnim badaniu dotyczącym rakotwórczości prowadzonym na szczurach ani w 6-miesięcznym badaniu dotyczącym rakotwórczości prowadzonym na myszach rasH2.
Fototoksyczność
Wykazano, że bosutynib ma zdolność pochłaniania światła w zakresie UV-B i UV-A i podlega dystrybucji do skóry i błony naczyniowej oka u szczurów z prawidłową pigmentacją. Bosutynib nie wykazywał jednak działania fototoksycznego na skórę lub oczy u szczurów z prawidłową pigmentacją poddanych działaniu bosutynibu w obecności promieniowania UV przy ekspozycji na bosutynib nawet 3-krotnie i 2-krotnie większej od ekspozycji klinicznej u ludzi po podaniu dawek odpowiednio 400 mg i 500 mg (w opraciu o stężeniu Cmax niezwiązanej postaci leku u odpowiednich gatunków).
6. DANE FARMACEUTYCZNE
6.1 Wykaz substancji pomocniczych
Rdzeń tabletki
Celuloza mikrokrystaliczna (E 460) Krospowidon
Poloksamer
Powidon (E 1201)
Magnezu stearynian (E 470b)
Otoczka tabletki
Bosutinib Sandoz, 100 mg, tabletki powlekane
Hypromeloza (E 464)
Tytanu dwutlenek (E 171)
Makrogol
Żelaza tlenek żółty (E 172)
Bosutinib Sandoz, 400 mg, tabletki powlekane
Hypromeloza (E 464)
Tytanu dwutlenek (E 171)
Makrogol
Żelaza tlenek żółty (E 172) Żelaza tlenek czerwony (E 172)
Bosutinib Sandoz, 500 mg, tabletki powlekane
Hypromeloza (E 464)
Tytanu dwutlenek (E 171)
Makrogol
Talk (E 553b)
Żelaza tlenek czerwony (E 172)
6.2 Niezgodności farmaceutyczne
Nie dotyczy.
6.3 Okres ważności
3 lata.
6.4 Specjalne środki ostrożności podczas przechowywania
Brak specjalnych zaleceń dotyczących przechowywania produktu leczniczego.
6.5 Rodzaj i zawartość opakowania
Bosutinib Sandoz, 100 mg, tabletki powlekane
Blister lub blister jednodawkowy z folii PVC/PCTFE/Aluminium, zawierający 28, 28 x 1, 30, 30 x 1, 112, 112 x 1 tabletek powlekanych, w tekturowym pudełku.
Bosutinib Sandoz, 400 mg, tabletki powlekane Blister lub blister jednodawkowy z folii PVC/PCTFE/Aluminium, zawierający 28, 28 x 1, lub 30, 30 x 1 tabletek powlekanych, w tekturowym pudełku.
Bosutinib Sandoz, 500 mg, tabletki powlekane Blister lub blister jednodawkowy z folii PVC/PCTFE/Aluminium, zawierający 28, 28 x 1, lub 30, 30 x 1 tabletek powlekanych, w tekturowym pudełku.
Nie wszystkie wielkości opakowań muszą znajdować się w obrocie.
6.6 Specjalne środki ostrożności dotyczące usuwania
Wszelkie niewykorzystane resztki produktu leczniczego lub jego odpady należy usunąć zgodnie z lokalnymi przepisami.
7. PODMIOT ODPOWIEDZIALNY POSIADAJĄCY POZWOLENIE NA DOPUSZCZENIE DO OBROTU
Sandoz Polska Sp. z o.o.
ul. Domaniewska 50 C
02-672 Warszawa
8. NUMERY POZWOLEŃ NA DOPUSZCZENIE DO OBROTU
Bosutinib Sandoz, 100 mg, tabletki powlekane Pozwolenie numer
Bosutinib Sandoz, 400 mg, tabletki powlekane
Pozwolenie numer
Bosutinib Sandoz, 500 mg, tabletki powlekane Pozwolenie numer
9. DATA WYDANIA PIERWSZEGO POZWOLENIA NA DOPUSZCZENIE DO OBROTU I DATA PRZEDŁUŻENIA POZWOLENIA
Data wydania pierwszego pozwolenia na dopuszczenie do obrotu: 10.10.2025
10. DATA ZATWIERDZENIA LUB CZĘŚCIOWEJ ZMIANY TEKSTU CHARAKTERYSTYKI PRODUKTU LECZNICZEGO
09.04.2026 r.
Więcej informacji o leku Bosutinib Sandoz 100 mg