


Charakterystyka produktu leczniczego - Blenrep
1. NAZWA PRODUKTU LECZNICZEGO
Blenrep 70 mg proszek do sporządzania koncentratu roztworu do infuzji
Blenrep 100 mg proszek do sporządzania koncentratu roztworu do infuzji
2. SKŁAD JAKOŚCIOWY I ILOŚCIOWY
Belantamab mafodotin jest koniugatem przeciwciała i leku (ang. antibody-drug conjugate (ADC)) zawierającym belantamab, defukozylowane humanizowane przeciwciało monoklonalne IgG1k skierowane przeciwko antygenowi dojrzewania komórek B (B cell maturation antigen, BCMA), wytwarzane z wykorzystaniem linii komórkowej ssaków (jajniki chomika chińskiego) przy użyciu technologii rekombinacji DNA, które skoniugowano z maleimidokaproilo-monometylo-aurystatyną F (mcMMAF).
Blenrep 70 mg proszek do sporządzania koncentratu roztworu do infuzji
Każda fiolka z proszkiem zawiera 70 mg belantamabu mafodotin.
Po rekonstytucji w 1,4 ml wody do wstrzykiwań, każdy ml roztworu zawiera 50 mg belantamabu mafodotin.
Substancje pomocnicze o znanym działaniu
Każda fiolka z roztworem po rekonstytucji zawiera 0,28 mg polisorbatu 80 w 1,4 ml roztworu gotowego do pobrania.
Blenrep 100 mg proszek do sporządzania koncentratu roztworu do infuzji
Każda fiolka z proszkiem zawiera 100 mg belantamabu mafodotin.
Po rekonstytucji w 2 ml wody do wstrzykiwań, każdy ml roztworu zawiera 50 mg belantamabu mafodotin.
Substancje pomocnicze o znanym działaniu
Każda fiolka z roztworem po rekonstytucji zawiera 0,4 mg polisorbatu 80 w 2 ml roztworu gotowego do pobrania.
Pełny wykaz substancji pomocniczych, patrz punkt 6.1.
3. POSTAĆ FARMACEUTYCZNA
Proszek do sporządzania koncentratu roztworu do infuzji (proszek do sporządzania koncentratu).
Liofilizowany proszek barwy białej do żółtej.
4. SZCZEGÓŁOWE DANE KLINICZNE
4.1 Wskazania do stosowania
Produkt leczniczy Blenrep jest wskazany w leczeniu osób dorosłych z nawrotowym lub opornym na leczenie szpiczakiem mnogim:
- w połączeniu z bortezomibem i deksametazonem u pacjentów, którzy wcześniej otrzymali co najmniej jeden schemat leczenia; i
- w połączeniu z pomalidomidem i deksametazonem u pacjentów, którzy wcześniej otrzymali co najmniej jeden schemat leczenia zawierający lenalidomid.
4.2 Dawkowanie i sposób podawania
Leczenie produktem leczniczym Blenrep jest rozpoczynane i monitorowane przez lekarza doświadczonego w leczeniu szpiczaka mnogiego.
Zalecane leczenie wspomagające
Pacjentów należy poddać badaniu okulistycznemu (w tym badaniu ostrości wzroku i badaniu z użyciem lampy szczelinowej), które powinien wykonać okulista, przed podaniem każdej z pierwszych 4 dawek produktu leczniczego Blenrep, a następnie zgodnie ze wskazaniami klinicznymi (patrz punkt 4.4).
Dawkowanie
Podawanie produktu leczniczego Blenrep powinno być kontynuowane zgodnie z zalecanym schematem do momentu progresji choroby lub wystąpienia niemożliwej do zaakceptowania toksyczności. Produkt leczniczy Blenrep jest podawany w skojarzeniu z innymi terapiami (patrz Tabela 1). Informacje dotyczące produktów leczniczych podawanych z produktem leczniczym Blenrep patrz punkt 5.1 oraz odpowiednie Charakterystyki Produktów Leczniczych.
Tabela 1: Zalecany schemat początkowej dawki produktu leczniczego Blenrep w skojarzeniu z innym terapiami
| Terapia skojarzona | Zalecany schemat dawki początkowej |
| w połączeniu z bortezomibem i deksametazonem (BVd)a (długość cyklu = 3 tygodnie) | 2,5 mg/kg podawane raz na 3 tygodnie |
| w połączeniu z pomalidomidem i deksametazonem (BPd) (długość cyklu = 4 tygodnie) | Cykl 1: 2,5 mg/kg podawane raz Cykl 2 i kolejne: 1,9 mg/kg podawane raz na 4 tygodnie |
a Bortezomib i deksametazon są podawane w pierwszych 8 cyklach.
W przypadku pominięcia zaplanowanej dawki produktu leczniczego Blenrep z innego powodu niż działania niepożądane, zalecane jest wznowienie leczenia produktem leczniczym Blenrep w następnym zaplanowanym cyklu leczenia.
W przypadku pominięcia zaplanowanej dawki produktu leczniczego Blenrep z powodu działań niepożądanych, zalecane jest wznowienie leczenia produktem leczniczym Blenrep w następnym zaplanowanym cyklu leczenia po ustąpieniu działań niepożądanych (patrz Tabela 3).
Modyfikacje dawkowania
Modyfikacje dawki są wymagane u niemal wszystkich pacjentów w celu zapewnienia bezpieczeństwa i tolerancji. Schemat zmniejszenia dawki produktu leczniczego Blenrep przedstawiono w Tabeli 2. Zalecane modyfikacje dawkowania w razie wystąpienia działań niepożądanych przedstawiono w Tabeli 3.
Tabeli 2: Schemat zmniejszania dawki produktu leczniczego Blenrep
| Skojarzenie z bortezomibem i deksametazonem | Skojarzenie z pomalidomidem i deksametazonem | |
| Zalecany schemat dawki początkowej | 2,5 mg/kg co 3 tygodnie | 2,5 mg/kg raz w cyklu 1 a następnie 1,9 mg/kg co 4 tygodnie od cyklu 2 |
| Pierwszy poziom zmniejszenia dawki | 1,9 mg/kg co 3 tygodnie | 1,9 mg/kg co 8 tygodni |
| Drugi poziom zmniejszenia dawki | NAa | 1,4 mg/kg co 8 tygodni |
NA = nie dotyczy.
a Nie ma drugiego poziomu zmniejszenia dawki.
Działania niepożądane dotyczące oczu
Zdarzenia dotyczące oczu oceniano na podstawie wyniku badania okulistycznego obejmującego połączenie oceny zmian w obrębie rogówki i najlepszej skorygowanej ostrości wzroku (ang. Best Corrected Visual Acuity, BCVA). Lekarz prowadzący powinien zapoznać się z wynikami badania okulistycznego pacjenta przed ustaleniem dawki produktu leczniczego Blenrep.
Zmiany w obrębie rogówki mogą występować z lub bez zmian BCVA. Nasilenie działania niepożądanego dotyczącego oczu jest określane w oparciu o działanie zaobserwowane w oku bardziej dotkniętym zmianami, ponieważ nasilenie objawów może być różne w obu oczach. Ważne jest, aby podczas szacowania redukcji i opóźnienia dawki lekarz brał pod uwagę nie tylko zmiany dotyczące rogówki, ale także zmiany ostrości wzroku i zgłaszane objawy.
Nie należy ponownie zwiększać dawki po jej redukcji z powodu działań niepożądanych dotyczących oczu.
Ponowne zwiększenie dawki po jej redukcji z powodu działań niepożądanych niedotyczących oczu, jeśli dotyczy, powinno następować w oparciu o ocenę kliniczną.
Tabela 3. Zalecane modyfikacje dawkowania w razie wystąpienia działań niepożądanych
| Działanie niepożądane | Nasileniea | Zalecane modyfikacje dawkowania |
| Zaburzenia okab (patrz punkt 4.4) | Łagodne (Stopień 1.) Wyniki badania rogówki Łagodna powierzchowna, punktowa keratopatia ze stwierdzonym pogorszeniem w stosunku do stanu przed rozpoczęciem leczenia, objawowa lub bezobjawowa. Zmiana w BCVA Pogorszenie ostrości widzenia o 1 linię na tablicach Snellena w stosunku do stanu przed rozpoczęciem leczenia. | Kontynuowanie leczenia z zastosowaniem dotychczasowej dawki. |
Umiarkowane (Stopień 2.) Wyniki badania rogówki Umiarkowana powierzchowna, punktowa keratopatia, niejednolite złogi przypominające mikrocysty, obwodowe podnabłonkowe zmętnienie rogówki, lub nowe obwodowe zmętnienia miąższu rogówki. Zmiana w BCVA Pogorszenie ostrości widzenia o 2 lub 3 linie w stosunku do stanu przed rozpoczęciem leczenia (i ostrość wzroku w skali Snellena nie gorsza niż 20/200). Lub Ciężkie (Stopień 3.) Wyniki badania rogówki Ciężka powierzchowna, punktowa keratopatia, rozproszone złogi przypominające mikrocysty obejmujące centralną część rogówki, centralne podnabłonkowe zmętnienie rogówki, lub nowe centralne zmętnienia miąższu rogówki. Zmiana w BCVA Pogorszenie ostrości widzenia o więcej niż 3 linie w stosunku do stanu przed rozpoczęciem leczenia (i ostrość wzroku w skali Snellena nie gorsza niż 20/200). | Przerwać leczenie do czasu zmniejszenia nasilenia objawów stwierdzonych w badaniu rogówki i zmian w BCVA do łagodnego lub ich ustąpienia. Wznowić leczenie zgodnie z pierwszym poziomem zmniejszenia dawki jak w Tabeli 2. Jeśli przed rozpoczęciem cyklu 2 dla BPd zostanie stwierdzona toksyczność, należy w cyklu 2 i wszystkich następnych cyklach stosować dawkę 1,9 mg/kg co 4 tygodnie. |
| Działanie niepożądane | Nasileniea | Zalecane modyfikacje dawkowania |
Uszkodzenie nabłonka rogówki takie jak owrzodzenie rogówki lub zmiany w BCVA z ostrością wzroku gorszą niż 20/200 (Stopień 4) Wyniki badania rogówki Uszkodzenie nabłonka rogówki takie jak owrzodzenie rogówkib. Zmiana w BCVA Pogorszenie ostrości wzroku w skali Snellena do gorszej niż 20/200). | Przerwać leczenie do czasu zmniejszenia nasilenia objawów stwierdzonych w badaniu rogówki i zmian w BCVA do łagodnego lub ich ustąpienia. Wznowić leczenie zgodnie z pierwszym poziomem zmniejszenia dawki (level 1) dla BVd i zgodnie z drugim poziomem zmniejszenia dawki (level 2) dla BPd, jak w Tabeli 2, jeśli dotyczy. W razie ulegających nasileniu objawów niepoddających się odpowiedniemu postępowaniu, należy rozważyć trwałe zaprzestanie leczenia. | |
| Małopłytkowośćc (patrz punkt 4.4) | Stopień 3. | Bez krwawienia:
Z krwawieniem:
Należy rozważyć zastosowanie leczenia wspomagającego (np. transfuzji) zgodnie ze wskazaniem klinicznym i lokalną praktyką. |
| Stopień 4. | Przerwać stosowanie produktu Blenrep Rozważyć wznowienie po powrocie małopłytkowości do Stopnia 3. lub niższego, i tylko w przypadku braku czynnego krwawienia w momencie wznowienia leczenia. U pacjentów |
| Działanie niepożądane | Nasileniea | Zalecane modyfikacje dawkowania |
| stosujących poprzednio dawkę 2,5 mg/kg mc., wznowić stosowanie Blenrep w dawce 1,9 mg/kg mc. U pacjentów stosujących dawkę 1,9 mg/kg mc., lub niższą wznowić leczenie z zastosowaniem dotychczasowej dawki. | ||
Reakcje związane z infuzją (patrz punkt 4.4) | Stopień 2. | Przerwać infuzję i zapewnić leczenie wspomagające. Po redukcji nasilenia objawów do Stopnia 1. lub niższego, kontynuować infuzję z szybkością zmniejszoną co najmniej o 50% i rozważyć premedykację. |
| Stopień 3. | Przerwać infuzję i zapewnić leczenie wspomagające. Po ustąpieniu objawów, kontynuować infuzję ze zmniejszoną szybkością. Przy następnej infuzji rozważyć premedykację. | |
| Stopień 4. | Trwale zaprzestać stosowania Blenrep.
| |
| Zapalenie płuc (patrz punkt 4.8) | Stopień ≥3. | Trwale zaprzestać stosowania Blenrep. |
| Inne działania niepożądane (patrz punkt 4.4) | Stopień 3. | Przerwać stosowanie produktu Blenrep do czasu zmniejszenia nasilenia objawów do Stopnia 1. lub niższego. U pacjentów stosujących poprzednio dawkę 2,5 mg/kg mc., wznowić stosowanie Blenrep w dawce 1,9 mg/kg mc. U pacjentów stosujących dawkę 1,9 mg/kg mc. lub niższą, kontynuować leczenie z zastosowaniem dotychczasowej dawki. |
| Stopień 4. | Rozważyć trwałe zaprzestanie stosowania Blenrep. W przypadku kontynuacji leczenia, wstrzymać stosowanie produktu Blenrep do czasu zmniejszenia nasilenia objawów do Stopnia 1. lub niższego. U pacjentów stosujących poprzednio dawkę 2,5 mg/kg mc., wznowić stosowanie Blenrep w dawce 1,9 mg/kg mc. U pacjentów stosujących dawkę 1,9 mg/kg mc., lub niższą kontynuować leczenie z zastosowaniem dotychczasowej dawki. |
BCVA = najlepsza skorygowana ostrość wzroku; BPd = Blenrep w skojarzeniu z pomalidomidem i deksametazonem; BVd = Blenrep w skojarzeniu z bortezomibem i deksametazonem. a Działania niepożądane nie dotyczące oczu, sklasyfikowano na podstawie powszechnych kryteriów terminologicznych dla zdarzeń niepożądanych (ang. Common Terminology Criteria for Adverse Events, CTCAE) opracowanych przez Narodowy Instytut Onkologii (ang. National Cancer Institute). b Uszkodzenie rogówki może prowadzić do owrzodzeń rogówki. Owrzodzenie rogówki, z definicji, oznacza uszkodzenie nabłonka z naciekiem podścieliskowym.
c Jeśli małopłytkowość jest związana z chorobą, nie towarzyszy jej krwawienie i po transfuzji liczba płytek wynosi >25 x109/l, należy rozważyć kontynuowanie leczenia z zastosowaniem dotychczasowej dawki.
Szczególne grupy pacjentów
Pacjenci w podeszłym wieku
Nie ma konieczności dostosowania dawki u pacjentów w wieku 65 lat lub starszych (patrz punkty 4.8 i 5.2).
Zaburzenia czynności nerek
Nie ma konieczności dostosowania dawki u pacjentów z łagodnymi (eGFR 60-89 mL/min), umiarkowanymi (eGFR 30-59 ml/min), ciężkimi zaburzeniami czynności nerek (eGRF <30 ml/min niewymagającymi stosowania dializ) lub ze schyłkową niewydolnością nerek (eGRF <15 ml/min wymagającymi stosowania dializ) (patrz punkt 5.2).
Zaburzenia czynności wątroby
Nie ma konieczności dostosowania dawki u pacjentów z łagodnymi zaburzeniami czynności wątroby (stężenie bilirubiny całkowitej przekraczające górną granicę normy [GGN], ale nie większe niż 1,5 × GGN i jakakolwiek aktywność aminotransferazy asparaginianowej [AspAT] lub stężenie bilirubiny całkowitej ≤GGN z aktywnością AspAT >GGN). Istnieją ograniczone dane dotyczące pacjentów z umiarkowanym zaburzeniem czynności wątroby (stężenie bilirubiny całkowitej większe niż 1,5 × GGN do ≤3,0 × GGN i jakakolwiek aktywność AspAT) i brak danych dotyczących pacjentów z ciężkimi zaburzeniami czynności wątroby (stężenie bilirubiny całkowitej większe niż 3,0 × GGN i jakakolwiek aktywność AspAT) do wydania zaleceń dotyczących dawkowania. Produkt leczniczy Blenrep może być stosowany u tych pacjentów tylko wtedy gdy potencjalne korzyści przeważają nad potencjalnym ryzykiem (patrz punkt 5.2).
Masa ciała
Dawka produktu leczniczego Blenrep jest określana na podstawie początkowej masy ciała i badania dotyczyły pacjentów o masie ciała 37 do 170 kg (patrz punkt 5.2). W przypadku zmiany masy ciała >10%, należy ponownie obliczyć dawkę w oparciu o aktualną masę ciała w momencie dawkowania.
Dzieci i młodzież
Produkt leczniczy Blenrep nie ma odpowiedniego zastosowania w leczeniu nawrotowego lub opornego szpiczaka mnogiego u dzieci i młodzieży.
Sposób podawania
Produkt leczniczy Blenrep jest przeznaczony do podawania wyłącznie w infuzji dożylnej przez około 30 minut z zastosowaniem pompy infuzyjnej i zestawu do infuzji wykonanego z polichlorku winylu lub poliolefin. W przypadku wystąpienia reakcji związanej z infuzją (IRR) czas podawania może być wydłużony powyżej 30 minut, pod warunkiem, że całkowity czas obejmujący przygotowanie i podanie dawki, nie przekroczy dozwolonego 6-godzinnego okresu.
Produktu leczniczego Blenrep nie wolno podawać we wstrzyknięciu dożylnym lub bolusie.
Produkt leczniczy Blenrep musi być rozcieńczony przed podaniem.
Filtrowanie roztworu po rozcieńczeniu nie jest wymagane, jednak jeśli roztwór po rozcieńczeniu jest filtrowany, zaleca się zastosowanie filtru polieterosulfonowego (PES) o wielkości porów 0,2 µm lub 0,22 µm.
W celu zapoznania się z instrukcją rozcieńczania, ostrzeżeniami przed przygotowaniem lub podaniem produktu leczniczego, obsługą i utylizacją fiolek, patrz punkt 6.6.
4.3 Przeciwwskazania
Nadwrażliwość na substancję czynną lub na którąkolwiek substancję pomocniczą wymienioną w punkcie 6.1.
4.4 Specjalne ostrzeżenia i środki ostrożności dotyczące stosowania
Identyfikowalność
W celu poprawienia identyfikowalności biologicznych produktów leczniczych należy czytelnie zapisać nazwę i numer serii podawanego produktu.
Działania niepożądane dotyczące oczu
Działania niepożądane dotyczące oczu (np.: niewyraźne widzenie, suchość oka, podrażnienie oka, światłowstręt) obserwowano podczas stosowania produktu Blenrep. Najczęściej zgłaszane wyniki badania rogówki obejmują punktową powierzchowną keratopatię, zmiany nabłonkowe przypominające mikrocysty i zmętnienie, z towarzyszącymi lub nie zmianą ostrości wzroku, lub objawami. Klinicznie istotne zmiany ostrości wzroku mogą powodować trudności w prowadzeniu pojazdów lub obsługiwaniu maszyn (patrz punkt 4.7 i 4.8). Pacjentom należy zalecić, aby w przypadku wystąpienia objawów dotyczących wzroku czasowo unikali wykonywania czynności takich, jak prowadzenie pojazdów lub obsługiwanie maszyn (patrz punkt 4.7) oraz aby niezwłocznie zgłaszali wszelkie zmiany w widzeniu. Zaleca się regularne monitorowanie okulistyczne.
Lekarz powinien także zachęcać pacjentów do zgłaszania jakichkolwiek objawów dotyczących oczu. Badanie okulistyczne, w tym badanie ostrości wzroku i badanie z użyciem lampy szczelinowej, należy przeprowadzić przed podaniem każdej z pierwszych 4 dawek produktu leczniczego Blenrep i podczas całej terapii zgodnie ze wskazaniami klinicznymi.
Pacjentom należy zalecić stosowanie sztucznych łez niezawierających konserwantów przynajmniej 4 razy na dobę podczas leczenia. Pacjenci powinni unikać stosowania soczewek kontaktowych do czasu zakończenia leczenia. Opatrunkowe soczewki kontaktowe mogą być stosowane zgodnie z zaleceniem okulisty.
U pacjentów, u których stwierdzono zmiany w badaniu rogówki (keratopatie takie jak powierzchowna, punktowa keratopatia lub złogi przypominające mikrocysty) z równocześnie występującą lub nie zmianą ostrości wzroku mogą wymagać modyfikacji dawkowania (opóźnienie podania i (lub) zmniejszenie dawki) lub zakończenia leczenia, w zależności od nasilenia objawów (patrz Tabela 3).
Zgłaszano przypadki zmian w podnabłonkowym splocie nerwowym rogówki (np. fragmentacja włókien nerwowych i utrata włókien nerwowych) powodujące niedoczulicę rogówki, oraz przypadki owrzodzeń rogówki (wrzodziejące i infekcyjne zapalenie rogówki) (patrz punkt 4.8). W takich przypadkach należy pilnie wdrożyć leczenie zgodnie ze wskazaniami klinicznymi pod nadzorem okulisty. Leczenie produktem Blenrep należy przerwać do czasu wyleczenia owrzodzenia rogówki (patrz Tabela 3).
Małopłytkowość
Zdarzenia związane ze zmniejszoną liczbą płytek krwi (małopłytkowość i zmniejszenie liczby płytek krwi) były zgłaszane podczas stosowania produktu leczniczego Blenrep. Małopłytkowość może prowadzić do ciężkich krwawień, w tym krwawień z przewodu pokarmowego i krwawień śródczaszkowych (patrz punkt 4.8).
Parametry pełnej morfologii krwi z rozmazem i liczbą płytek krwi powinny być często monitorowane przez cały okres leczenia. U pacjentów z małopłytkowością Stopnia 3. lub 4., lub przyjmujących jednocześnie leki przeciwzakrzepowe może być konieczne częstsze wykonywanie badań i opóźnianie podania lub zmniejszenie dawki (patrz Tabela 3). Leczenie wspomagające (np. przetoczenie płytek krwi) może być wdrożone zgodnie ze standardową praktyką medyczną.
Reakcje związane z infuzją
Podczas stosowania produktu leczniczego Blenrep obserwowano reakcje związane z infuzją (ang. infusion-related reactions, IRR). Większość IRR było Stopnia 1. lub 2. i zostało wyleczonych tego samego dnia (patrz punkt 4.8). Jeśli podczas podawania wystąpią reakcje związane z infuzją Stopnia 2. lub wyższego, należy zmniejszyć szybkość wlewu lub przerwać infuzję, w zależności od nasilenia objawów. Należy wdrożyć odpowiednie leczenie i kontynuować infuzję ze zmniejszoną szybkością, jeśli stan pacjenta jest stabilny. Jeśli wystąpią IRR Stopnia 2. lub wyższego, przed kolejnymi infuzjami należy rozważyć premedykację (patrz Tabela 3).
Nieinfekcyjne zapalenie płuc
Po zastosowaniu produktu Blenrep obserwowano przypadki nieinfekcyjnego zapalenia płuc, w tym zakończone zgonem. Pacjenci z nowymi lub nasilającymi się objawami płucnymi o nieznanej etiologii (np. kaszel, duszność) muszą być poddani ocenie w celu wykluczenia ewentualnego nieinfekcyjnego zapalenia płuc. W przypadku podejrzenia wystąpienia nieinfekcyjnego zapalenia płuc Stopnia 3. lub wyższego, zalecane jest zaprzestanie stosowania produktu leczniczego Blenrep i wdrożenie odpowiedniego leczenia.
Reaktywacja wirusa zapalenia wątroby typu B
Reaktywacja wirusa zapalenia wątroby typu B (HBV) może wystąpić u pacjentów leczonych produktami leczniczymi skierowanymi bezpośrednio przeciwko limfocytom B, w tym produktem leczniczym Blenrep, i w niektórych przypadkach może skutkować wystąpieniem piorunującego zapalenia wątroby, niewydolności wątroby, i zgonu. Pacjenci z pozytywnym wynikiem serologicznym HBV muszą być monitorowani klinicznie i laboratoryjnie w celu wykrycia oznak reaktywacji HBV zgodnie z zaleceniami klinicznymi. U pacjentów aktualnie leczonych Blenrep, u których stwierdzono reaktywację HBV, leczenie produktem leczniczym Blenrep musi być przerwane i pacjenci muszą być leczeni zgodnie z zaleceniami klinicznymi.
Substancje pomocnicze o znanym działaniu
Polisorbat 80
Ten produkt leczniczy zawiera polisorbat 80 (E433), który może powodować reakcje alergiczne. Każda fiolka 70 mg zawiera 0,28 mg polisorbatu 80 (E433) w 1,4 ml roztworu gotowego do pobrania, a każda fiolka 100 mg zawiera 0,4 mg polisorbatu 80 (E433) w 2 ml roztworu gotowego do pobrania.
Sód
Ten produkt leczniczy zawiera mniej niż 1 mmol (23 mg) sodu na dawkę, to znaczy lek uznaje się za „wolny od sodu”.
4.5 Interakcje z innymi produktami leczniczymi i inne rodzaje interakcji
Nie przeprowadzono badań dotyczących interakcji. Na podstawie dostępnych danych in vitro i pochodzących z badań klinicznych, ryzyko farmakokinetycznych i farmakodynamicznych interakcji belantamabu mafodotin z innymi produktami leczniczymi jest niewielkie. Kliniczne oceny farmakokinetyczne belantamabu mafodotin w skojarzeniu z bortezomibem, lenalidomidem, pomalidomidem i (lub) deksametazonem nie wykazały klinicznie istotnych interakcji „lek-lek” między belantamabem mafodotin a tymi drobnocząsteczkowymi produktami leczniczymi.
4.6 Wpływ na płodność, ciążę i laktację
Kobiety w wieku rozrodczym/Antykoncepcja u kobiet i mężczyzn
Kobiety
Przed rozpoczęciem leczenia produktem Blenrep u kobiet w wieku rozrodczym musi zostać wykonany test ciążowy. Kobiety w wieku rozrodczym muszą stosować skuteczną metodę antykoncepcji podczas leczenia produktem Blenrep i przez co najmniej 4 miesiące po przyjęciu ostatniej dawki.
Mężczyźni
Mężczyźni mający partnerki w wieku rozrodczym muszą stosować skuteczną metodę antykoncepcji podczas leczenia produktem Blenrep i przez co najmniej 6 miesięcy po przyjęciu ostatniej dawki.
Ciąża
Brak danych dotyczących stosowania belantamabu mafodotin u kobiet w ciąży. Na podstawie mechanizmu działania składnika cytotoksycznego, monometylo-aurystatyny F (MMAF), belantamab mafodotin po podaniu u kobiet w ciąży może powodować uszkodzenia zarodka i płodu (patrz punkt 5.3). Wiadomo, że ludzkie immunoglobuliny G (IgG) przenikają przez barierę łożyskową, i z tego powodu belantamab mafodotin, będący IgG, może być przekazywany przez matkę rozwijającemu się płodowi.
Produkt leczniczy Blenrep nie jest zalecany do stosowania u kobiet w ciąży, chyba że korzyść dla matki przeważa nad potencjalnym ryzykiem dla płodu. W razie konieczności wdrożenia leczenia u kobiety w ciąży, musi być ona wyraźnie poinformowana o możliwym zagrożeniu dla płodu.
Karmienie piersią
Nie wiadomo, czy belantamab mafodotin przenika do mleka ludzkiego. Immunoglobulina G (IgG) jest obecna w mleku ludzkim w niewielkich ilościach. Ponieważ belantamab mafodotin jest humanizowanym przeciwciałem monoklonalnym IgG i mając na względzie jego mechanizm działania, może on potencjalnie powodować ciężkie działania niepożądane u noworodków karmionych piersią przez leczone matki.
Produkt leczniczy Blenrep nie jest przeznaczony do stosowania w czasie karmienia piersią i należy unikać karmienia piersią przez co najmniej 3 miesiące po przyjęciu ostatniej dawki produktu leczniczego Blenrep.
Płodność
Na podstawie wyników badań na zwierzętach i mechanizmu działania, belantamab mafodotin może zaburzać płodność u kobiet i mężczyzn w wieku rozrodczym (patrz punkt 5.3).
Z tego względu kobietom w wieku rozrodczymi i mężczyznom leczonym produktem Blenrep, którzy w przyszłości mogą planować posiadanie dzieci, lekarz może doradzić w sprawie zachowania płodności.
4.7 Wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn
Produkt leczniczy Blenrep wywiera umiarkowany wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn.
Pacjenci muszą być poinformowani o konieczności zachowania ostrożności podczas prowadzenia pojazdów lub obsługiwania maszyn podczas stosowania produktu leczniczego Blenrep, ponieważ może on wpływać na zdolność prowadzenia pojazdów i obsługiwania maszyn z powodu wpływu na ostrość wzroku i inne działania niepożądane dotyczące oczu (patrz punkty 4.4 i 4.8).
4.8 Działania niepożądane
Podsumowanie profilu bezpieczeństwa
Najczęstszymi działaniami niepożądanymi (jakiegokolwiek stopnia) były zmiany stwierdzane w badaniu rogówki (w tym keratopatia (84%), zmniejszenie ostrości wzroku (81%), małopłytkowość (62%), niewyraźne widzenie (52%), suchość oka (36%), uczucie ciała obcego w oku (32%), światłowstręt (30%), podrażnienie oka (28%), neutropenia (27%), niedokrwistość (23%) biegunka (23%) neuropatie (23%) i ból oka (21%).
Najczęściej obserwowanymi ciężkimi działaniami niepożądanymi były zapalenie płuc (9%), gorączka (4%), COVID-19 (3%), zapalenie płuc związane z COVID-19 (3%) i małopłytkowość (2%).
Odsetek badanych, u których przerwano leczenie z powodu działań niepożądanych wyniósł 24%. Najczęstszymi działaniami niepożądanymi prowadzącymi do zaprzestania leczenia były zdarzenia dotyczące oka (7%).
Częstość zmniejszania dawki z powodu działań niepożądanych wyniosła 63%. Najczęstszymi działaniami niepożądanymi prowadzącymi do zmniejszenia dawki były zdarzenia dotyczące oka (39%), małopłytkowość (12%) zmniejszenie liczby płytek krwi (6%), bezsenność (5%), obwodowa neuropatia czuciowa (5%), neuropatia obwodowa (5%), neutropenia (4%), zmęczenie (3%), zmniejszenie liczby granulocytów obojętnochłonnych (2%).
Częstość opóźniania podania dawki leczenia z powodu działań niepożądanych wyniosła 83%. Najczęstszymi działaniami niepożądanymi prowadzącymi do opóźnienia podania dawki były zdarzenia dotyczące oka (67%), małopłytkowość (16%), COVID-19 (11%), zmniejszona liczba płytek krwi (8%), neutropenia (8%), zakażenie górnych dróg oddechowych (7%), zapalenie płuc (7%), biegunka (4%), gorączka (4%), zmniejszona liczba granulocytów obojętnochłonnych (4%), obwodowa neuropatia czuciowa (4%), zapalenie oskrzeli (3%), zapalenie płuc związane z COVID-19 (3%), zaćma (3%), neuropatia obwodowa (3%) i zwiększona aktywność aminotransferazy alaninowej (3%).
Tabelaryczne zestawienie działań niepożądanych
Częstość występowania działań niepożądanych opiera się na częstości występowania zdarzeń niepożądanych z jakiejkolwiek przyczyny u pacjentów ze szpiczakiem mnogim narażonych na belantamab mafodotin, w przypadku których, po dokładnej ocenie, związek przyczynowy między produktem leczniczym, a zdarzeniem niepożądanym jest co najmniej uzasadnioną możliwością.
Bezpieczeństwo stosowania belantamabu mafodotin było oceniane u więcej niż 7500 pacjentów ze szpiczakiem mnogim, w tym u 516 pacjentów którzy otrzymywali belantamab mafodotin w potrójnym skojarzeniu w badaniu DREAMM-6 (otwarte badanie fazy I/II dotyczące ustalenia dawki), badaniach DREAMM-7 i DREAMM-8 oraz u 312 pacjentów, którzy otrzymywali belantamab mafodotin jako monoterapię w badaniach DREAMM-2 i DREAMM-3. Uwzględniono również działania niepożądane występujące u pacjentów po wprowadzeniu produktu do obrotu.
Działania niepożądane zostały przedstawione w Tabeli 4 według klasyfikacji układów i narządów oraz częstości występowania.
W każdej grupie działania niepożądane uszeregowano zgodnie ze zmniejszającym się nasileniem. Częstości są zdefiniowane jako:
Bardzo często: ≥ 1/10
Często: od ≥ 1/100 do < 1/10
Niezbyt często: od ≥ 1/1 000 do < 1/100
Rzadko: od ≥ 1/10 000 do < 1/1 000
Bardzo rzadko: < 1/10 000
Nieznana: częstość nie może być oceniona na podstawie dostępnych danych
Tabela 4. Działania niepożądane obserwowane w badaniach klinicznych i po wprowadzeniu do obrotu u pacjentów ze szpiczakiem mnogim, leczonych belantamabem mafodotin
| Klasyfikacja układów i narządów | Działanie niepożądane | Częstość występowania | Występowanie (%) | |
| Jakikolwiek stopień | Stopień 3.-4. | |||
| Zakażenia i zarażenia pasożytnicze | COVID-19 | Bardzo często | 18 | 3 |
| Zakażenia górnych dróg oddechowych | Bardzo często | 15 | <1 | |
| Zapalenie płuc | Bardzo często | 13 | 7 | |
| Zakażenie dróg moczowych | Często | 9 | 2 | |
| Zapalenie oskrzeli | Często | 5 | <1 | |
| zapalenie płuc związane z COVID-19 | Często | 3 | 2 | |
| Reaktywacja wirusa zapalenia wątroby typu B | Niezbyt często | <1 | <1 | |
| Zaburzenia krwi i układu chłonnego | Małopłytkowośća | Bardzo często | 62 | 47 |
| Neutropeniab | Bardzo często | 27 | 22 | |
| Niedokrwistość | Bardzo często | 23 | 12 | |
| Limfopeniac | Bardzo często | 10 | 7 | |
| Leukopeniad | Często | 9 | 4 | |
| Gorączka neutropeniczna | Często | 1 | 1 | |
| Zaburzenia układu immunologicznego | Hipogammaglobulinemia | Często | 2 | <1 |
| Zaburzenia metabolizmu i odżywiania | Zmniejszenie apetytu | Często | 8 | <1 |
| Zaburzenia psychiatryczne | Bezsenność | Bardzo często | 13 | 1 |
| Zaburzenia układu nerwowego | Neuropatiee | Bardzo często | 23 | 2 |
| Zaburzenia oka | Zmiany w wynikach badania rogówki (w tym keratopatia)e, f, g | Bardzo często | 84 | 62 |
| Zmniejszenie ostrości widzeniaf | Bardzo często | 81 | 50 | |
| Niewyraźne widzenie | Bardzo często | 52 | 13 | |
| Suche oko | Bardzo często | 36 | 5 | |
| Uczucie ciała obcego w oku | Bardzo często | 32 | 2 | |
| Światłowstręt | Bardzo często | 30 | 1 | |
| Podrażnienie oka | Bardzo często | 28 | 3 | |
| Ból oka | Bardzo często | 21 | <1 | |
| Zaćma | Bardzo często | 13 | 4 | |
| Zaburzenie widzenia | Często | 8 | 5 | |
| Zwiększone łzawienie | Często | 5 | <1 | |
| Podwójne widzenie | Często | 3 | <1 | |
| Świąd oka | Często | 2 | <1 | |
| Dyskomfort oczny | Często | 1 | <1 | |
| Wrzodziejące zapalenie rogówkih | Często | 1 | <1 | |
| Niedoczulica rogówki | Nieznana | - | - | |
Zaburzenia układu oddechowego, klatki piersiowej i śródpiersia | Kaszel | Bardzo często | 11 | <1 |
| Duszność | Często | 9 | 1 | |
| Nieinfekcyjne zapalenie płuc | Niezbyt często | <1 | <1 | |
| Zaburzenia żołądka i jelit | Biegunka | Bardzo często | 23 | 2 |
| Nudności | Bardzo często | 17 | <1 | |
| Zaparcie | Bardzo często | 15 | <1 | |
| Wymioty | Często | 7 | <1 | |
| Zaburzenia dróg żółciowych | Zwiększona aktywność aminotransferazy asparaginianowej | Bardzo często | 15 | 2 |
| Zwiększona aktywność aminotransferazy alaninowej | Bardzo często | 13 | 3 | |
| Zwiększona aktywność gamma-glutamylotranspeptydazy | Bardzo często | 11 | 5 | |
| Choroba naczyń zatokowo-wrotnychi | Niezbyt często | <1 | <1 | |
| Zaburzenia skóry i tkanki podskórnej | Wysypka | Często | 4 | <1 |
Zaburzenia mięśniowo szkieletowe i tkanki łącznej | Ból stawówi | Bardzo często | 11 | <1 |
| Ból pleców | Bardzo często | 11 | 1 | |
| Zwiększona aktywność kinazy fosfokreatynowej | Często | 3 | 1 | |
| Zaburzenia nerek i dróg moczowych | Albuminuriaj | Często | 3 | <1 |
| Zaburzenia ogólne i stany w miejscu podania | Zmęczenie | Bardzo często | 19 | 3 |
| Gorączka | Bardzo często | 18 | <1 | |
| Astenia | Często | 6 | 1 | |
| Urazy, zatrucia i powikłania po zabiegach | Reakcje związane z infuzjąk | Bardzo często | 11 | <1 |
a W tym małopłytkowość i zmniejszenie liczby płytek krwi.
b W tym neutropenia i zmniejszona liczba neutrofili.
c W tym limfopenia i zmniejszona liczba limfocytów.
d W tym leukopenia i zmniejszona liczba białych krwinek.
e W tym obwodowa neuropatia czuciowa, neuropatia obwodowa, nerwoból, polineuropatia, obwodowa neuropatia ruchowa, utrata czucia, obwodowa neuropatia czuciowo-ruchowa.
f Na podstawie wyników badania okulistycznego.
g Obejmuje powierzchowną punktową keratopatię, zmiany nabłonkowe przypominające mikrotorbiele, punktowy wzór barwienia wirowego (ang. stippled vortex staining pattern), podnabłonkowe zmętnienie rogówki, uszkodzenie nabłonka rogówki i zmętnienie zrębu rogówki ze zmianami ostrości wzroku lub bez. h W tym infekcyjne i wrzodziejące zapalenie rogówki.
i Objawy przedmiotowe lub podmiotowe mogą obejmować nieprawidłowe wyniki testów czynnościowych wątroby, nadciśnienie wrotne, żylaki i wodobrzusze.
j W tym albuminuria, obecność albumin w moczu, zwiększenie stosunku albumin w moczu do kreatyniny oraz mikroalbuminuria.
k W tym działania niepożądane określone jako mające związek z infuzją. Reakcje związane z infuzją mogą obejmować m.in. gorączkę, dreszcze, biegunkę, nudności, astenię, nadciśnienie tętnicze, letarg, tachykardię.
Opis wybranych działań niepożądanych
Działania niepożądane dotyczące oka
W zbiorczych zestawieniach danych z 3 badań dotyczących belantamabu mafodotin w skojarzeniu z innymi terapiami (n = 516), DREAMM-6 (otwarte badanie I/II fazy, badanie dotyczące określenia dawki), DREAMM-7 i DREAMM-8, objawy dotyczące oczu były zgłaszane i uwzględniane w wynikach badania okulistycznego i działaniach niepożądanych dotyczących oczu.
Najczęstszymi działaniami niepożądanymi (>25%) były obniżona ostrość widzenia (90%), zmiany dotyczące rogówki, stwierdzane na podstawie wyników badania okulistycznego (89%), niewyraźne widzenie (62%), suchość oka (44%), uczucie ciała obcego w oczach (40%), światłowstręt (37%), podrażnienie oka (35%) i ból oka (27%).
Zmiany dotyczące rogówki (keratopatie, takie jak powierzchowna punktowa keratopatia i złogi przypominające mikrocysty) były zgłaszane na podstawie wyników badania okulistycznego jako stopień 1. u 5% pacjentów, stopień 2. u 14%, stopień 3. u 59% i stopień 4. u 12%. Przypadki owrzodzenia rogówki (wrzodziejące i infekcyjne zapalenie rogówki) zgłaszano u <1% pacjentów (n = 5). Co najmniej 1 wynik badania rogówki lub zdarzenie związane z BCVA (stopień ≥2.) zgłoszono u 86% pacjentów.
Tabela 5 zawiera podsumowanie pogorszenia widzenia u pacjentów z prawidłowym początkowym widzeniem (równoważna ostrości wzroku wg tablic Snellena 20/25 lub lepsza w co najmniej jednym oku) oraz wyniki badania rogówki na podstawie zbiorczych danych dotyczących belantamabu mafodotin w skojarzeniu z innymi terapiami.
Tabela 5: Mediana czasu trwania i ustąpienie pierwszych zdarzeń dotyczących oczu w badaniach klinicznych (DREAMM-6, DREAMM-7, DREAMM-8; n = 516)
| Obustronne zmniejszenie BCVA | Wyniki badania rogówki (zdarzenia stopnia 2.+) | ||
| 20/50 lub gorszy | 20/200 lub gorszy | ||
| Pacjenci, u których wystąpiło zdarzenie, n (%) | 161 (31) | 8 (2) | 423 (82) |
| Mediana czasu do pierwszego wystąpienia (dni) | 85 | 99 | 43 |
| Poprawa pierwszego zdarzeniaa, n (%) | 155 (96) | 8 (100) | NIE |
| Ustąpienie pierwszego zdarzeniab, n (%) | 145 (90)c | 6 (75)c | 355 (84)d |
| Mediana czasu do ustąpienia pierwszego zdarzenia, dni (zakres) | 57 (8; 908) | 86,5 (22; 194) | 106 (8; 802) |
| Trwające pierwsze zdarzenieb, n (%) | 16 (10) | 2 (25) | 68 (16) |
| Leczenie i trwająca obserwacja, n (%) | 3 (2) | - | 4 (<1) |
| Przerwanie leczenia i trwająca obserwacja, n (%) | 2 (1) | - | 8 (2) |
| Przerwanie leczenia i zakończenie obserwacji, n (%) | 11 (7) | 2 (25) | 56 (13) |
NA = Nie dotyczy.
a Poprawa została zdefiniowana jako niewystępowanie BCVA 20/50 lub 20/200, lub gorszej w co najmniej jednym oku.
b W momencie odcięcia danych (DREAMM-6: 28.02.2023; DREAMM-7: 02.10.2023; DREAMM-8: 29.01.2024).
c Poprawę BCVA określono jako 20/25 lub lepszą w co najmniej jednym oku.
d Ustąpienie zmian w badaniu rogówki określono jako stopień 1. lub niższy na podstawie wyników badania okulistycznego.
Reakcje związane z infuzją
W badaniach DREAMM-6, DREAMM-7 i DREAMM-8 (n = 516) częstość występowania reakcji związanych z infuzją (ang. infusion-related reaction, (IRR)) wynosiła 6%. Prawie wszystkie reakcje związane z infuzją zostały zgłoszone jako stopień 1. (2%) i stopień 2. (4%), podczas gdy u <1% pacjentów zgłoszono IRR stopnia 3. Jeden pacjent przerwał leczenie z powodu reakcji związanych z infuzją. Częstość występowania reakcji związanych z infuzją wynosiła 4% podczas pierwszej infuzji, <1% podczas drugiej infuzji i 2% podczas kolejnych infuzji. Reakcje związane z infuzją opanowano u 3% pacjentów poprzez zmniejszenie dawki, a u 41% poprzez opóźnienie podania dawki, podczas gdy 50% pacjentów wymagało dodatkowej premedykacji.
Małopłytkowość
W badaniach DREAMM-6, DREAMM-7 i DREAMM-8 (n = 516) zdarzenia związane ze zmniejszoną liczbą płytek krwi (małopłytkowość i zmniejszenie liczby płytek krwi) wystąpiły u 74% pacjentów. Zdarzenia związane ze zmniejszoną liczbą płytek krwi stopnia 2. wystąpiły u 10% pacjentów, stopnia
- 3. u 26%, a stopnia 4. u 33%. Klinicznie istotne krwawienie (≥stopnia 2.) wystąpiło u 5% pacjentów ze współistniejącą obniżoną liczbą płytek krwi (stopień 3. do 4.). Te klinicznie istotne zdarzenia dotyczące krwawienia obejmowały: małopłytkowość, zmniejszenie liczby płytek krwi, krwawienie z nosa, krwotok z dróg moczowych, krwotok hemoroidalny, krwotok z przewodu pokarmowego, krwotok z jamy ustnej, krwotok mózgowy i krwiomocz i były stopnia 2. u <1%, stopnia 3. u 2%, stopnia 4. u 3% i stopnia 5. u <1% pacjentów. Mediana czasu do wystąpienia trombocytopenii wynosiła 8 dni (zakres: 1, 659). Mediana czasu pierwszego wystąpienia małopłytkowości wynosiła 15 dni (zakres: 1, 361). Małopłytkowość leczono u 35% pacjentów poprzez zmniejszenie dawki i u 44% poprzez opóźnienie podania dawki, podczas gdy 2% wymagało trwałego zaprzestania leczenia.
Zakażenia
W badaniach DREAMM-6, DREAMM-7 i DREAMM-8 (n = 516), COVID-19 zgłoszono u 23% pacjentów, z czego 4% w stopniu 3. i <1% w stopniu 4. U mniej niż 1% pacjentów z COVID-19 zakończyło się zgonem, u <16% wystąpiło zdarzenie wymagające opóźnienia dawki, a u <1% wymagało trwałego zaprzestania leczenia.
W badaniach DREAMM-6, DREAMM-7 i DREAMM-8 (n = 516) zapalenie płuc zgłoszono u 18% pacjentów, z czego 9% w stopniu 3. i <1% w stopniu 4. 2% przypadków zapalenia płuc zakończyło się zgonem, w <1% wymagało zmniejszenia dawki, w 11% doprowadziło do opóźnienia podania dawki, a w 2% wymagało trwałego zaprzestania leczenia.
W badaniach DREAMM-6, DREAMM-7 i DREAMM-8 (n = 516) zapalenie płuc związane z COVID-19 zgłoszono u 5% pacjentów, z czego 3% w stopniu 3. i <1% w stopniu 4. U 1% pacjentów zakończyło się zgonem, u 4% wystąpiło zdarzenie wymagające opóźnienia dawki, a u <1% wymagało trwałego zaprzestania leczenia.
Pacjenci w podeszłym wieku
W badaniach DREAMM-6, DREAMM-7 i DREAMM-8 (n = 516) 226 pacjentów było w wieku poniżej 65 lat, 211 pacjentów było w wieku od 65 do mniej niż 75 lat, a 79 pacjentów było w wieku 75 lat lub starszych. Poważne zdarzenia niepożądane wystąpiły u 45% pacjentów w wieku poniżej 65 lat, w porównaniu z 60% u pacjentów w wieku od 65 do mniej niż 75 lat i 56% u osób w wieku 75 lat lub starszych. Najczęstszym ciężkim działaniem niepożądanym było zapalenie płuc zgłaszane u 9% pacjentów w wieku poniżej 65 lat, 17% w grupie wiekowej od 65 do poniżej 75 lat i 9% w grupie 75 lat i starszych.
Zdarzenia dotyczące oczu (stopnia 3. lub 4.) wystąpiły u 76% pacjentów w wieku poniżej 65 lat, w porównaniu z 79% u osób w wieku od 65 do mniej niż 75 lat i 71% u osób w wieku 75 lat lub starszych.
Zgłaszanie podejrzewanych działań niepożądanych
Po dopuszczeniu produktu leczniczego do obrotu istotne jest zgłaszanie podejrzewanych działań niepożądanych. Umożliwia to nieprzerwane monitorowanie stosunku korzyści do ryzyka stosowania produktu leczniczego. Osoby należące do fachowego personelu medycznego powinny zgłaszać wszelkie podejrzewane działania niepożądane za pośrednictwem krajowego systemu zgłaszania wymienionego w Załączniku V.
4.9 Przedawkowanie
Nie jest znane specyficzne leczenie w razie przedawkowania belantamabu mafodotin. W przypadku podejrzenia przedawkowania, pacjenta należy obserwować pod kątem wystąpienia niepożądanych objawów przedmiotowych i podmiotowych i wdrożyć leczenie wspomagające.
5. WŁAŚCIWOŚCI FARMAKOLOGICZNE
5.1 Właściwości farmakodynamiczne
Grupa farmakoterapeutyczna: leki przeciwnowotworowe, przeciwciała monoklonalne i koniugaty przeciwciało lek, kod ATC: L01FX15.
Mechanizm działania
Belantamab mafodotin jest humanizowanym przeciwciałem monoklonalnym IgG1 kappa skoniugowanym z produktem cytotoksycznym mcMMAF. Belantamab mafodotin wiąże się z antygenem dojrzewania komórek B (B cell maturation antigen, BCMA) na powierzchni komórki i szybko ulega internalizacji. Wewnątrz komórki nowotworowej uwalniany jest produkt cytotoksyczny (cys-mcMMAF), który zakłóca funkcjonowanie sieci mikrotubul, prowadząc do zatrzymania cyklu komórkowego i do apoptozy. Przeciwciało zwiększa również rekrutację i aktywację komórek efektorowych, zabija komórki guza poprzez zależną od przeciwciała cytotoksyczność komórkową i fagocytozę. Apoptozie indukowanej przez belantamab mafodotin towarzyszą markery immunogennej śmierci komórki, które mogą wspomagać adaptacyjną odpowiedź immunologiczną na komórki nowotworu.
Działanie farmakodynamiczne
Elektrofizjologia serca
Belantamab mafodotin lub cys-mcMMAF nie powodowały znaczącego wydłużenia odstępu QTc (>10 ms) po podaniu dawek do 3,4 mg/kg mc. raz na 3 tygodnie.
Immunogenność
Przeciwciała przeciwlekowe (ADA) były wykrywane rzadko. Nie zaobserwowano wpływu ADA na farmakokinetykę, skuteczność lub bezpieczeństwo stosowania.
Skuteczność kliniczna i bezpieczeństwo stosowania
Badanie DREAMM-7: belantamab mafodotin w skojarzeniu z bortezomibem i deksametazonem Skuteczność i bezpieczeństwo stosowania belantamabu mafodotin w skojarzeniu z bortezomibem i deksametazonem (BVd) oceniano w wieloośrodkowym, randomizowanym (1:1), otwartym badaniu III fazy przeprowadzonym u pacjentów ze szpiczakiem mnogim (MM), u których doszło do nawrotu choroby po leczeniu co najmniej jedną wcześniejszą linią leczenia.
W grupie BVd (N = 243) pacjenci otrzymywali belantamab mafodotin w dawce 2,5 mg/kg mc. w infuzji dożylnej co 3 tygodnie w 1. dniu każdego cyklu; bortezomib w dawce 1,3 mg/m2 (podskórnie) w dniach 1., 4., 8. i 11. cykli od 1. do 8. (cykle 21-dniowe) oraz deksametazon w dawce 20 mg (w infuzji dożylnej lub doustnie) w dniu leczenia bortezomibem i w dniu po nim. W grupie leczenia daratumumabem, bortezomibem i deksametazonem (DVd) (N = 251) pacjenci otrzymywali daratumumab w dawce 16 mg/kg mc. (IV) co tydzień w cyklach od 1. do 3., co 3 tygodnie w cyklach od 4. do 8., i co 4 tygodnie w cyklach ≥9. Schematy leczenia deksametazonem i bortezomibem były takie same w obu grupach. Leczenie kontynuowano w obu grupach do progresji choroby, zgonu, wystąpienia nieakceptowalnej toksyczności, wycofania zgody lub zakończenia badania. Pacjentów stratyfikowano według zrewidowanego indeksu prognostycznego dla szpiczaka mnogiego (ang. Revised International Staging System (R-ISS)), wcześniejszej ekspozycji na bortezomib oraz liczby wcześniejszych linii leczenia.
Kluczowymi kryteriami kwalifikacji do badania były: potwierdzone rozpoznanie szpiczaka mnogiego (MM) zgodnie z kryteriami Międzynarodowej Grupy Roboczej ds. Szpiczaka (IMWG), wcześniejsze leczenie co najmniej 1 linią leczenia szpiczaka mnogiego oraz udokumentowana progresja choroby w trakcie lub po ostatnim leczeniu. Pacjenci byli wyłączeni z badania z powodu nietolerancji bortezomibu, oporności na bortezomib podawany dwa razy w tygodniu, wcześniejszego leczenia ukierunkowanego na BCMA, trwającej neuropatii obwodowej stopnia ≥2 lub bólu neuropatycznego, lub choroby nabłonka rogówki, z wyjątkiem łagodnej keratopatii punktowej.
Pierwszorzędowym kryterium skuteczności była ocena czasu przeżycia wolnego od progresji choroby (PFS) oceniana przez zaślepioną Niezależną Komisję Rewizyjną (IRC) na podstawie kryteriów IMWG dla MM.
Łącznie 494 pacjentów oceniono pod kątem skuteczności w badaniu DREAMM-7. Wyjściowa demografia i charakterystyka były podobne w obu grupach, w tym: mediana wieku: 65 lat (36% w wieku 65-74 lat i 14% w wieku 75 lat lub więcej); 55% mężczyzn, 45% kobiet; 83% rasy białej, 12% pochodzących z Azji, 4% rasy czarnej, <1% rasy mieszanej; etap R-ISS podczas badania przesiewowego I (41%), II (53%), III (5%); 28% z wysokim ryzykiem cytogenetycznym, mediana wcześniej stosowanych linii leczenia wynosi 1; 8% z obecną chorobą pozaszpikową (EMD); i spośród osób, które otrzymały leczenie (N = 488), stopień sprawności wg Grupy Onkologii Wschodniej (ECOG PS) wynosił 0 (48%), 1 (48%) lub 2 (4%). W grupie BVd, 90% pacjentów otrzymało wcześniej leczenie inhibitorami proteasomu (bortezomib, karfilzomib, iksazomib), 81% pacjentów otrzymało wcześniej leczenie immunomodulujące (lenalidomid, talidomid, pomalidomid), a 67% pacjentów otrzymało wcześniej autologiczne przeszczepienie komórek macierzystych (ang. autologous stem cell transplantation ASCT)). 9% pacjentów było opornych na leczenie inhibitorami proteasomów i 39% pacjentów opornych na leczenie immunomodulujące. W grupie DVd, 86% pacjentów otrzymało wcześniej leczenie inhibitorami proteasomu (bortezomib, karfilzomib, iksazomib), 86% pacjentów otrzymywało wcześniej leczenie immunomodulujące (lenalidomid, talidomid, pomalidomid), a u 69% pacjentów wcześniej wykonano autologiczny przeszczep komórek macierzystych (ASCT). Dziesięć procent pacjentów było opornych na leczenie inhibitorami proteasomów i 41% pacjentów było opornych na leczenie immunomodulujące.
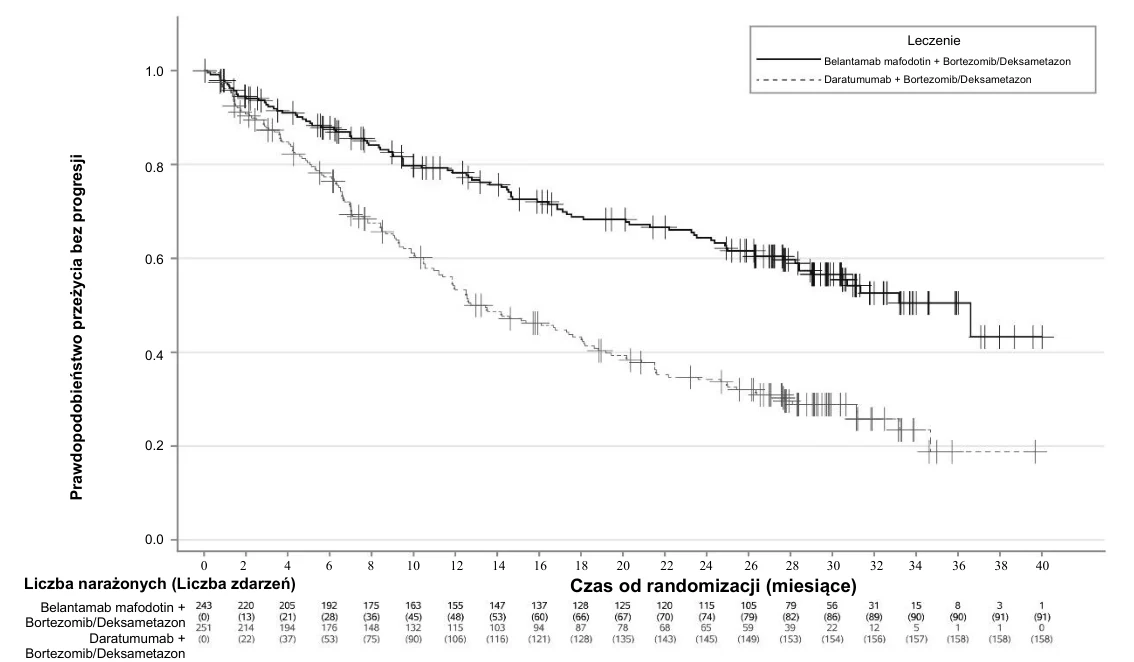
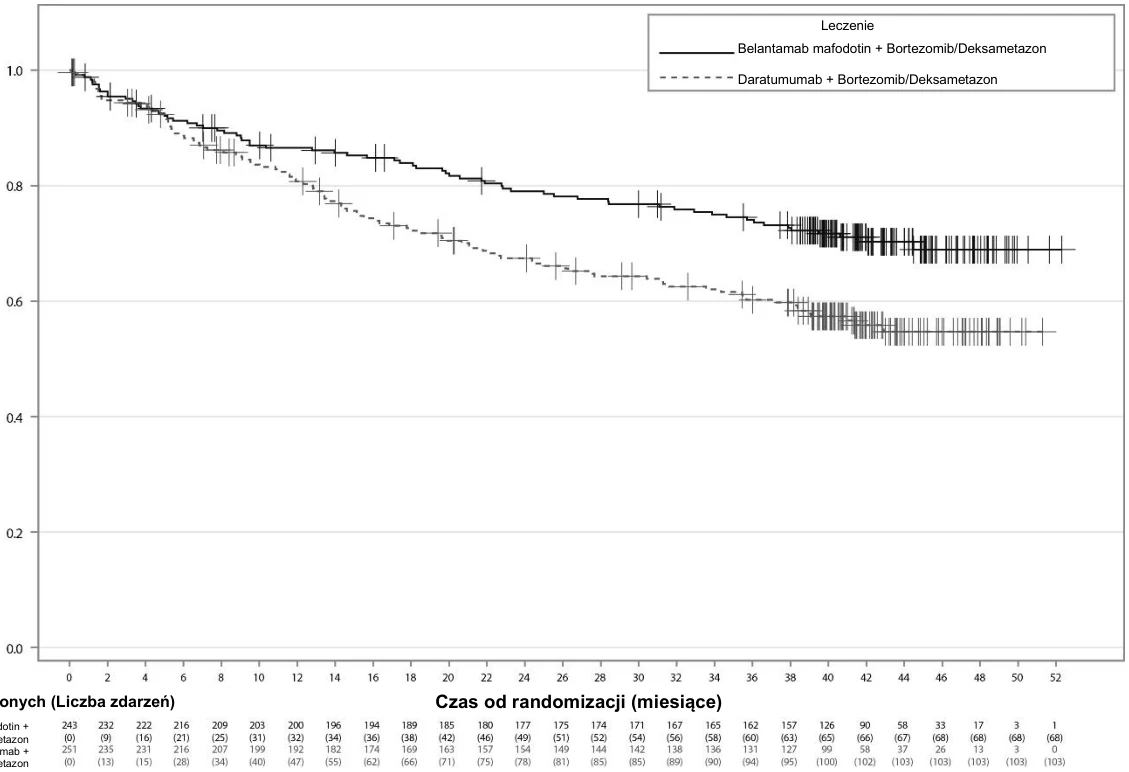
U pacjentów leczonych belantamabem mafodotin w skojarzeniu z bortezomibem i deksametazonem stwierdzono statystycznie istotną poprawę wskaźnika PFS, całkowitego czasu przeżycia (ang. overall survival, OS) i negatywizacji minimalnej choroby resztkowej (ang. minimal residual disease (MRD)) w porównaniu z daratumumabem, bortezomibem i deksametazonem. Wyniki skuteczności w momencie pierwszej analizy okresowej (w momencie odcięcia danych 2 października 2023 r.), z wyjątkiem OS, w przypadku których prezentowane są dane z drugiej analizy okresowej (w momencie odcięcia danych 7 października 2024 r.) przedstawiono w tabeli 6 oraz na rysunkach 1 i 2.
Tabela 6: Wyniki skuteczności w badaniu DREAMM-7
Belantamab mafodotin plus bortezomib i deksametazon (BVd)a N = 243 | Daratumumab plus bortezomib i deksametazon (DVd)a N = 251 | |
| Pierwszorzędowy punkt końcowy | ||
| Czas przeżycia wolny od progresji (PFS)b | ||
| liczba (%) pacjentów, u których wystąpiło zdarzenie | 91 (37) | 158 (63) |
| Mediana w miesiącach (95% CI)c | 36,6 (28,4; NR) | 13,4 (11,1; 17,5) |
| Współczynnik ryzyka (95% CI)d | 0,41 (0.31; 0,53) | |
| Wartość pe | <0,00001 | |
| Drugorzędowe punkty końcowe | ||
| Przeżycie całkowite (OS) | ||
| liczba (%) pacjentów, u których wystąpiło zdarzenie | 68 (28) | 103 (41) |
| Mediana w miesiącach (95% CI)c | NR (NR; NR) | NR (41; NR) |
| Współczynnik ryzyka (95% CI)d | 0,58 (0.43; 0.79) | |
| Wartość pe | 0,00023 | |
| Negatywizacja minimalnej choroby resztkowej (MRD)b, f, g | ||
| Odsetek pacjentów, (95% CI) | 24,7 (19,4; 30,6) | 9,6 (6,2; 13,9) |
| Wartość ph | <0,00001 | |
CI = przedział ufności; NR = Nie osiągnięto
a Dane skuteczności na podstawie populacji ITT.
b Odpowiedź na podstawie IRC wg kryteriów IMWG.
c Metodą Brookmeyera i Crowleya.
d Na podstawie warstwowego modelu regresji Coxa.
e Jednostronna wartość p na podstawie stratyfikowanego testu log-rank. f Dla pacjentów z całkowitą odpowiedzią lub lepszą.
g Ocenione za pomocą sekwencjonowania nowej generacji (ang. Next Generation Sequencing (NGS)) przy progu 10-5.
h Dwustronna wartość p na podstawie testu stratyfikacji Cochran-Mantel-Haenszel.
Rys. 1: Krzywa Kaplana-Meiera przeżycia bez progresji wg IRC w badaniu DREAMM-7
Liczba narażonych (Liczba zdarzeń)


 Belantamab mafodotin +
Bortezomib/Deksametazon
Bortezomib/Deksametazon 
Rys. 2: Krzywa Kaplana-Meiera przeżycia całkowitego w badaniu DREAMM-7
Badanie DREAMM-8: Belantamab mafodotin w skojarzeniu z pomalidomidem i deksametazonem Skuteczność i bezpieczeństwo stosowania belantamab mafodotin w skojarzeniu z pomalidomidem i deksametazonem (BPd) oceniano w wieloośrodkowym, randomizowanym (1:1), otwartym badaniu klinicznym fazy III prowadzonym z udziałem pacjentów ze szpiczakiem mnogim, u których doszło do nawrotu choroby po leczeniu co najmniej jedną linią leczenia, w tym lenalidomidem.
W grupie BPd (N = 155) pacjenci otrzymywali belantamab mafodotin w dawce 2,5 mg/kg mc. w infuzji dożylnej raz w 1. dniu cyklu 1. (cykl 28-dniowy), a następnie belantamab mafodotin w dawce 1,9 mg/kg mc. w infuzji dożylnej co 4 tygodnie w 1. dniu cyklu 2. i kolejnych (cykle 28-dniowe); pomalidomid w dawce 4 mg (doustnie [PO]) podawany w dniach od 1. do 21. oraz deksametazon w dawce 40 mg doustnie w 1. dniu, 8, 15 i 22 we wszystkich cyklach (cykle 28-dniowe). W grupie otrzymującej pomalidomid, bortezomib i deksametazon (PVd) (N = 147) pomalidomid w dawce 4 mg podawano doustnie co 3 tygodnie w dniach od 1 do 14 we wszystkich cyklach (cykle 21-dniowe); Bortezomib w dawce 1,3 mg/m2 podawano podskórnie w dniach 1., 4., 8. i 11. w cyklach od 1. do 8. oraz w dniach 1. i 8. cyklu ≥9. (cykle 21-dniowe). Deksametazon w dawce 20 mg podawano doustnie w dniu podania bortezomibu i następnego dnia. Dawka deksametazonu w każdej grupie była zmniejszona o połowę u pacjentów w wieku 75 lat i starszych. Leczenie w obu grupach kontynuowano do czasu progresji choroby, nieakceptowalnej toksyczności, wycofania zgody, rozpoczęcia innej terapii przeciwnowotworowej lub zakończenia badania/zgonu. Pacjentów stratyfikowano według liczby wcześniejszych linii leczenia, wcześniejszej ekspozycji na bortezomib, wcześniejszego leczenia anty-CD38 i statusu Międzynarodowego Systemu Oceny Stopnia Zaawansowania (ISS).
Kluczowe kryteria kwalifikacji obejmowały potwierdzone rozpoznanie szpiczaka mnogiego (MM) zgodnie z kryteriami IMWG, wcześniejsze leczenie co najmniej 1 linią leczenia szpiczaka mnogiego, w tym lenalidomidem, oraz udokumentowaną progresję choroby w trakcie lub po ostatnim leczeniu. Pacjenci zostali wyłączeni z badania, jeśli byli wcześniej leczeni pomalidomidem lub nie tolerowali go, wcześniej otrzymywali leczenie ukierunkowane na BCMA, lub u których występowała choroba rogówki, z wyjątkiem łagodnej keratopatii punktowej.
Całk
owi
te
pr
a
wd
o
po
do
bi
eń
st
wo
pr
z
eży
cia
Liczba narażonych (Liczba zdarzeń)
 Belantamab mafodotin +
Bortezomib/Deksametazon
Daratumumab +
Bortezomib/Deksametazon
Pierwszorzędowym kryterium oceny skuteczności był PFS oceniany przez zaślepiony IRC na podstawie kryteriów IMWG dla MM.
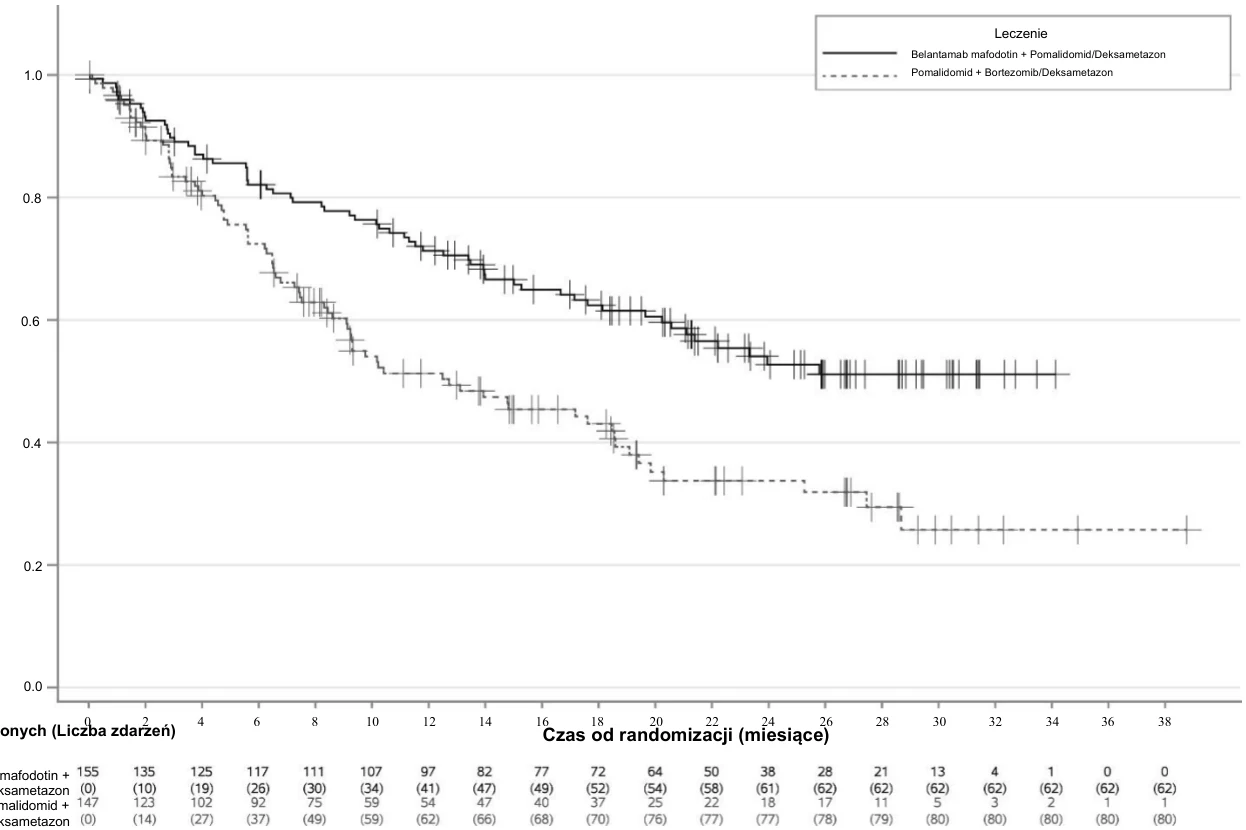
Łącznie 302 pacjentów oceniono pod kątem skuteczności w badaniu DREAMM-8. Wyjściowa charakterystyka demograficzna i charakterystyka były podobne w obu grupach, w tym: mediana wieku: 67 lat (43% w wieku 65-74 lat i 18% w wieku 75 lat lub starsze); 60% mężczyzn, 40% kobiet; 86% razy białej, 12% pochodzących z Azji, <1% rdzennych Hawajczyków lub innych mieszkańców wysp Pacyfiku, <1% rasy mieszanej; etap R-ISS podczas badania przesiewowego I (59%), II (26%), III (15%); 33% z wysokim ryzykiem cytogenetycznym, mediana wcześniej stosowanych linii leczenia wynosi 1; 10% z obecnym EMD; i wśród osób, które otrzymały leczenie (N = 295), ECOG PS 0 (55%), 1 (42%) lub 2 (3%). W grupie otrzymującej BPd 100% pacjentów otrzymywało wcześniej leczenie immunomodulujące (lenalidomid, talidomid), 90% pacjentów otrzymywało wcześniej leczenie inhibitorami proteasomu (bortezomib, karfilzomib, iksazomib), 25% pacjentów otrzymywało wcześniej leczenie anty-CD38 (daratumumab, izatuksymab), a 64% pacjentów otrzymywało wcześniej ASCT. 82% pacjentów było opornych na leczenie immunomodulujące, 26% pacjentów było opornych na leczenie inhibitorami proteasomu, a 23% pacjentów było opornych na leczenie anty-CD38. W grupie PVd 100% pacjentów otrzymywało wcześniej leczenie immunomodulujące (lenalidomid, talidomid), 93% pacjentów otrzymywało wcześniej leczenie inhibitorami proteasomu (bortezomib, karfilzomib, iksazomib), 29% pacjentów otrzymywało wcześniej leczenie anty-CD38 (daratumumab, izatuksymab, anty-CD38), a 56% pacjentów otrzymywało wcześniej ASCT. 76% pacjentów było opornych na leczenie immunomodulujące, 24% pacjentów było opornych na leczenie inhibitorami proteasomu, a 24% pacjentów było opornych na leczenie anty-CD38. U pacjentów leczonych produktem belantamab mafodotin w skojarzeniu z pomalidomidem i deksametazonem stwierdzono statystycznie istotną poprawę PFS w całej populacji w porównaniu z pomalidomidem, bortezomibem i deksametazonem. Wyniki skuteczności w momencie pierwszej analizy okresowej (w momencie odcięcia danych 29 stycznia 2024 r.) przedstawiono w tabeli 7 oraz na rysunkach 3 i 4.
Tabela 7: Wyniki skuteczności w DREAMM-8
Belantamab mafodotin w skojarzeniu z pomalidomidem i deksametazonem (BPd)a N = 155 | Pomalidomid w skojarzeniu z bortezomibem i deksametazonem (PVd)a N = 147 | ||
| Pierwszorzędowy punkt końcowy | |||
| Czas przeżycia wolny od progresji choroby (PFS)b | |||
| Liczba (%) pacjentów, u których wystąpiło zdarzenie | 62 (40) | 80 (54) | |
| Mediana w miesiącach (95% CI)c, d, e | NR (20,6; NR) | 12.7 (9,1; 18,5) | |
| Współczynnik ryzyka (95% CI)f | 0,52 (0,37; 0,73) | ||
| Wartość pg | <0,001 | ||
| Drugorzędowe punkty końcoweh | |||
| Przeżycie całkowite (OS) | |||
| Liczba (%) pacjentów, u których wystąpiło zdarzenie | 49 (32) | 56 (38) | |
| Mediana w miesiącach (95% CI)c | NR (33; NR) | NR (25,2; NR) | |
| Współczynnik ryzyka (95% CI)f | 0,77 (0,53; 1,14) | ||
Negatywizacja minimalnej choroby resztkowej (MRD)b, i, j
| Odsetek pacjentów (95% CI) | 23,9 (17.4; 31,4) | 4,8 (1.9; 9,6) |
CI = przedział ufności; NR = Nie osiągnięto. a Dane skuteczności na podstawie populacji ITT. b Odpowiedź na podstawie IRC wg kryteriów IMWG. c Metodą Brookmeyera i Crowleya.
d Mediana czasu obserwacji: 21,8 miesiąca. e W momencie odcięcia danych (29 stycznia 2024 r.). f Na podstawie stratyfikowanego modelu regresji Coxa. g Jednostronna wartość p na podstawie stratyfikowanego testu log-rank. h Wyniki nie osiągnęły istotności statystycznej. i Dla pacjentów z całkowitą odpowiedzią lub lepszą. j Ocenione przez NGS przy progu 10-5.
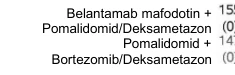
Rys.3: Krzywa Kaplana-Meiera przeżycia bez progresji wg IRC w badaniu DREAMM-8
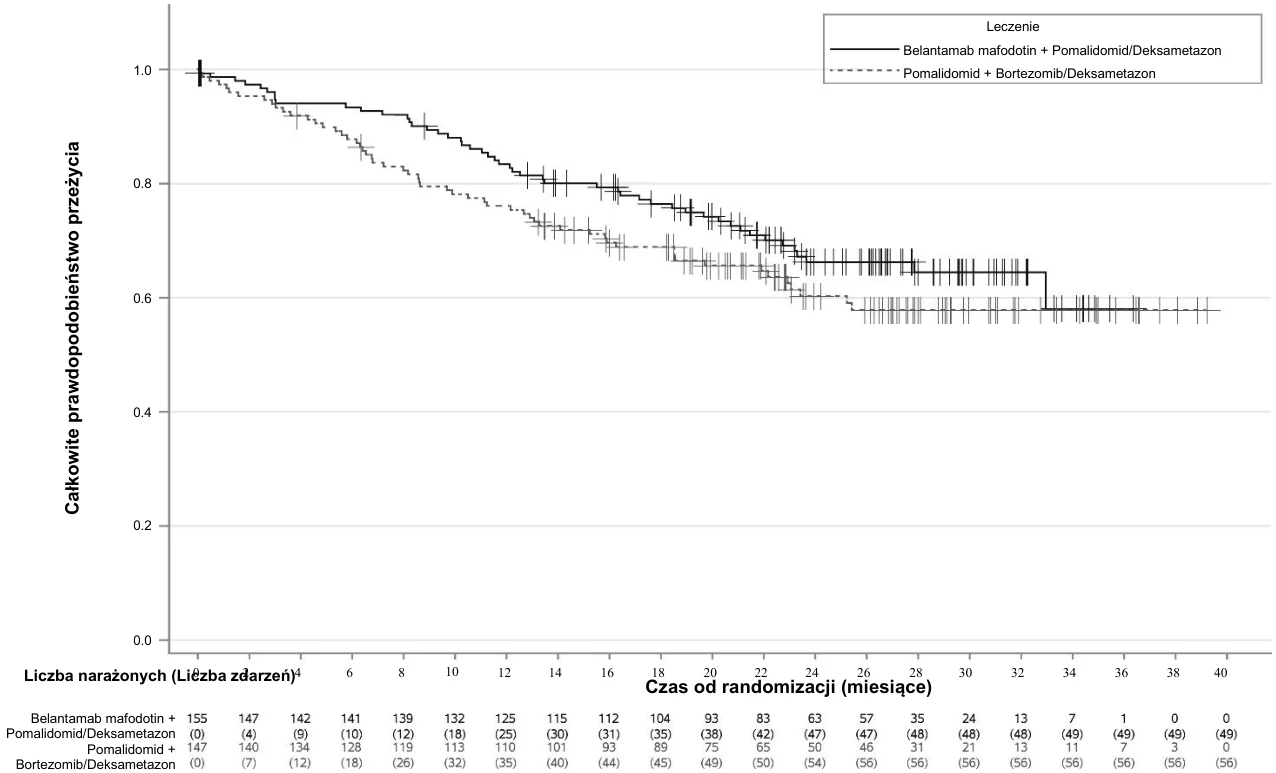
Rys.4: Krzywa Kaplana-Meiera przeżycia całkowitego w badaniu DREAMM-8
0.0 
0.2 
0.4 
0.6 
0.8 
1.0 
Pra
wd
o
p
od
ob
ie
ńs
t
wo
p
rze
życ
ia
b
e
z p
ro
g
re
s
ji
Liczba narażonych (Liczba zdarzeń) 
Belantamab mafodotin +
Pomalidomid/Deksametazon
Pomalidomid +
Bortezomib/Deksametazon 
Całk
owi
te
pr
a
wd
o
po
do
bi
eń
st
wo
pr
z
eży
cia
Liczba narażonych (Liczba zdarzeń) 

0.0  0.2
 0.4
 0.6
 0.8
 1.0
Belantamab mafodotin + Pomalidomid/Deksametazon
Pomalidomid + Bortezomib/Deksametazon 


Dzieci i młodzież
Europejska Agencja Leków uchyliła obowiązek dołączania wyników badań produktu Blenrep we wszystkich podgrupach dzieci i młodzieży z rozpoznaniem szpiczaka mnogiego (w celu uzyskania informacji dotyczących zastosowania u dzieci i młodzieży patrz punkt 4.2).
5.2 Właściwości farmakokinetyczne
Absorpcja
Maksymalne stężenie belantamabu mafodotin ADC występowało w momencie lub krótko po zakończeniu infuzji, podczas gdy stężenia cys-mcMMAF osiągały maksima ~24 godziny po podaniu dawki.
W Tabeli 8 opisano farmakokinetykę belantamabu mafodotin pod koniec pierwszego 3-tygodniowego odstępu, po podaniu dawki 2,5 mg/kg mc. w 1 dniu w cyklu 1.
Tabela 8: Farmakokinetyka belantamabu mafodotin na koniec pierwszego 3-tygodniowego odstępua
| AUCb | Cavg21 | Współczynnik Cmax | Ctau | |
| ADC (%) | 3950 μg•h/ml (30,6) | 7,83 μg/ml (30,6) | 43,7 μg/ml (22,1) | 2,03 μg/ml (62,5) |
| cys-mcMMAF (%) | 94,2 ng•h/ml (42,3) | 0,243 ng/ml (42,4) | 0,976 ng/ml (45,3) | – |
ADC = koniugat przeciwciała z lekiem; AUC = Pole pod krzywą; Cavg21 = średnie stężenie belantamabu mafodotin w ciągu 21 dni; Cmax = maksymalne stężenie w osoczu; Ctau = stężenie pod koniec przerwy między dawkami.
a Dane przedstawione jako średnia geometryczna (%CV), na podstawie modeli farmakokinetycznych populacji.
b AUC dla ADC wynosi AUC(0-21dni) i AUC(0-7dni) dla cys-mcMMAF.
Kumulacja belantamabu mafodotin (ADC) była minimalna do umiarkowanej (stosunek cyklu 3. do cyklu 1 wynosi 1,13 dla Cmax i 1,58 dla AUC), a kumulacja cys-mcMMAF była nieistotna, co obserwowano w badaniach klinicznych, w których stosowano schemat dawkowania co 3 tygodnie.
Dystrybucja
W warunkach in vitro cys-mcMMAF wykazywał słabe wiązanie z białkami (70% niezwiązane w stężeniu 5 ng/ml) w osoczu ludzkim w sposób zależny od stężenia.
Na podstawie analizy farmakokinetyki populacyjnej, średnia geometryczna (geometryczne CV%) dla objętości dystrybucji belantamabu mafodotin w stanie stacjonarnym wynosiła 10,8 l (22%).
Biotransformacja
Oczekuje się, że fragment belantamabu mafodotin stanowiący przeciwciało monoklonalne będzie ulegać proteolizie do małych peptydów i pojedynczych aminokwasów przez wszechobecne enzymy proteolityczne.
Cys-mcMMAF wykazywał ograniczony klirens metaboliczny w badaniach inkubacyjnych z frakcją S9 w wątrobie ludzkiej.
Interakcje
Badania in vitro wykazały, że cys-mcMMAF nie jest inhibitorem, induktorem ani wrażliwym substratem enzymów cytochromu P450, ale jest substratem polipeptydu transportującego aniony organiczne (OATP)1B1 i OATP1B3, białka związanego z opornością wielolekową (MRP)1, MRP2, MRP3, pompy eksportującej sole żółciowe (BSEP) i możliwego substratu glikoproteiny P (Pgp). Nie oczekuje się klinicznie istotnych interakcji lek-lek z inhibitorami lub induktorami tych enzymów i transporterów.
Eliminacja
Na podstawie analizy farmakokinetycznej populacji pacjentów leczonych belantamabem mafodotin w monoterapii lub w skojarzeniu z innymi produktami leczniczymi, średnia geometryczna (geometric CV%) początkowego klirensu ogólnoustrojowego (CL) belantamabu mafodotin (ADC) wynosiła 0,901 l/dobę (40%), a okres półtrwania w fazie eliminacji wynosił 13 dni (26%). Po leczeniu, CL w stanie stacjonarnym wynosił 0,605 l/dobę (43%) lub około 33% mniej niż początkowy CL ogólnoustrojowy z okresem półtrwania w fazie eliminacji wynoszącym 17 dni (31%).
Frakcja nienaruszonego cys-mcMMAF wydalana z moczem nie była znaczna (około 18% dawki) po podaniu dawki w cyklu 1., bez dowodów na obecność innych metabolitów związanych z MMAF.
Liniowość/nieliniowość
Belantamab mafodotin wykazuje farmakokinetykę proporcjonalną do dawki w zalecanym zakresie dawek, ze zmniejszeniem klirensu w czasie.
Szczególne grupy pacjentów
Pacjenci w podeszłym wieku
W oparciu o populację pacjentów w wieku od 32 do 89 lat, wiek nie był istotną współzmienną w analizach farmakokinetyki populacyjnej.
Zaburzenia czynności nerek
U pacjentów z niewydolnością nerek, w tym ciężką niewydolnością nerek (eGFR 15-29 ml/min, n = 8) lub ze schyłkową niewydolnością nerek (eGFR <15 ml/min) dializowanych (n = 8) lub niedializowanych (n = 5), Cmax i AUC(0-tau) belantamabu mafodotin mieściły się w granicach około 20% wartości obserwowanych u pacjentów z prawidłową czynnością nerek lub łagodnymi zaburzeniami czynności nerek (eGFR ≥60 ml/min, n = 8). W przypadku cys-mcMMAF Cmax i AUC(0-168h) różnice były bardziej zmienne (w granicach około 2-krotności). Ogólnie rzecz biorąc, niewydolność nerek nie ma klinicznie istotnego wpływu na farmakokinetykę belantamabu mafodotin ani cys-mcMMAF.
Czynność nerek (eGFR 12-150 ml/min) nie była istotną współzmienną w populacyjnych analizach farmakokinetycznych, które obejmowały pacjentów z prawidłową czynnością nerek, łagodną (eGFR 60-89 ml/min), umiarkowaną (eGFR 30-59 ml/min) lub ciężką niewydolnością nerek (eGFR <30 ml/min niewymagającą dializy).
Nie przewiduje się, aby belantamab mafodotin został usunięty za pomocą dializy ze względu na jego wielkość cząsteczkową. Podczas gdy wolny cys-mcMMAF może być usunięty za pomocą dializy, ekspozycja ogólnoustrojowa cys-mcMMAF jest bardzo niska i nie wykazano, aby była związana ze skutecznością lub bezpieczeństwem na podstawie analizy odpowiedzi na ekspozycję.
Zaburzenia czynności wątroby
Nie przeprowadzono formalnych badań z udziałem pacjentów z zaburzeniami czynności wątroby. Czynność wątroby, zgodnie z klasyfikacją National Cancer Institute Organ Dysfunction Working Group, nie była istotną współzmienną w populacyjnych analizach farmakokinetycznych, które obejmowały pacjentów z prawidłową czynnością wątroby, łagodnym (bilirubina całkowita >GGN do ≤1,5 × GGN i dowolną aktywnością AspAT, lub bilirubina całkowita ≤GGN z aktywnością AspAT >GGN) lub umiarkowanymi zaburzeniami czynności wątroby (bilirubina całkowita >1,5 × GGN do ≤3 × GGN i dowolną aktywnością AspAT). Dostępne są ograniczone dane dotyczące pacjentów z umiarkowanymi (n = 5) lub ciężkimi zaburzeniami czynności wątroby (n = 1, stężenie bilirubiny całkowitej >3 × GGN i dowolny AspAT) w populacyjnych analizach farmakokinetycznych.
Masa ciała
Masa ciała (od 37 do 170 kg) była istotną współzmienną w analizach farmakokinetyki populacyjnej, ale efekt zostanie skorygowany przez schemat dawkowania proporcjonalnego do masy ciała (patrz punkt 4.2).
5.3 Przedkliniczne dane o bezpieczeństwie
Toksykologia i (lub) farmakologia u zwierząt
W badaniach przedklinicznych głównymi działaniami niepożądanymi (bezpośrednio związanymi z belantamabem mafodotin) obserwowanymi u szczurów i małp, przy ekspozycjach podobnych do zalecanej dawki klinicznej 2,5 mg/kg mc., były zwiększona aktywność enzymów wątrobowych, niekiedy związana z martwicą komórek wątrobowych (dawki odpowiednio ≥10 mg/kg mc. i ≥3 mg/kg mc.) oraz zwiększenie liczby makrofagów pęcherzykowych powiązane z obecnością materiału kwasochłonnego w płucach (dawki ≥3 mg/kg mc., tylko u szczurów). Większość wyników uzyskanych u zwierząt związana była z cytotoksycznymi właściwościami leku skoniugowanego, zmiany histopatologiczne obserwowane w jądrach i płucach były nieodwracalne u szczurów.
Martwicę pojedynczych komórek nabłonka rogówki i (lub) zwiększoną mitozę komórek nabłonka rogówki obserwowano u szczurów i królików. U królików zaobserwowano zapalenie zrębu rogówki korelujące z powierzchownym zmętnieniem i unaczynieniem. Belantamab mafodotin docierał do komórek za pośrednictwem mechanizmu niezwiązanego z ekspresją receptorów BCMA w błonie komórkowej.
Rakotwórczość lub mutageneza
Belantamab mafodotin wykazywał genotoksyczność in vitro w przesiewowym badaniu mikrojądrowym na ludzkich limfocytach, co jest spójne z farmakologicznym działaniem cys-mcMMAF polegającym na zakłóceniu funkcjonowania mikrotubul powodując aneuploidię.
Nie przeprowadzono badań dotyczących rakotwórczości lub ostatecznie potwierdzających genotoksyczność belantamabu mafodotin.
Działanie toksyczne na rozród
Nie przeprowadzono badań na zwierzętach mających ocenić toksyczne działanie belantamabu mafodotin na rozród lub rozwój. Mechanizm działania polega na zabiciu szybko dzielących się komórek, co mogłoby mieć wpływ na rozwijający się płód, w którym są szybko dzielące się komórki. Istnieje również potencjalne ryzyko wystąpienia zmian dziedzicznych za pośrednictwem aneuploidii w żeńskich komórkach rozrodczych.
Po podaniu u zwierząt dawek ≥ 10 mg/kg mc., co stanowi około 4 razy większą ekspozycję niż dawka kliniczna, zaobserwowano wpływ na męskie i żeńskie organy rozrodcze. Po zastosowaniu 3 dawek tygodniowo zaobserwowano w jajnikach szczurów zluteinizowane nieowulujące pęcherzyki. Niepożądane działanie na męskie organy rozrodcze, postępujące po podaniu dawek wielokrotnych u szczurów, obejmowało zwyrodnienie lub atrofię kanalików nasiennych i było zasadniczo nieodwracalne po odstawieniu leku.
6. DANE FARMACEUTYCZNE
6.1 Wykaz substancji pomocniczych
Sodu cytrynian dwuwodny
Kwas cytrynowy jednowodny (E330)
Trehaloza dwuwodna
Disodu edetynian
Polisorbat 80 (E433)
6.2 Niezgodności farmaceutyczne
Nie wolno mieszać produktu leczniczego z innymi produktami leczniczymi, ponieważ nie wykonywano badań dotyczących zgodności.
6.3 Okres ważności
Nieotwarta fiolka
4 lata.
Rozwór po rekonstytucji
Roztwór po rekonstytucji może być przechowywany do 4 godzin w temperaturze pokojowej (20°C - 25°C) lub przechowywany w lodówce (2°C - 8°C) do 4 godzin. Nie zamrażać.
Roztwór po rozcieńczeniu
Z mikrobiologicznego punktu widzenia, produkt powinien być zastosowany natychmiast.
Jeśli nie jest zastosowany natychmiast, roztwór po rozcieńczeniu może być przechowywany w lodówce (2°C - 8°C) przez 24 godziny przed podaniem. Nie zamrażać. Jeśli roztwór jest przechowywany w lodówce, należy go ogrzać do temperatury pokojowej przed podaniem.
Rozcieńczony roztwór do infuzji może być przechowywany w temperaturze pokojowej (20°C - 25°C) nie dłużej niż 6 godzin (uwzględniając czas podania infuzji).
6.4 Specjalne środki ostrożności podczas przechowywania
Przechowywać w lodówce (2°C - 8°C).
W celu uzyskania informacji o warunkach przechowywania produktu leczniczego po rekonstytucji, patrz punkt 6.3.
6.5 Rodzaj i zawartość opakowania
Blenrep 70 mg proszek do sporządzania koncentratu roztworu do infuzji 6 ml fiolka ze szkła typu I, zawierająca 70 mg proszku, zamknięta korkiem z gumy bromobutylowej i aluminiowym kapslem z plastikową zdejmowalną zakrętką.
Wielkość opakowania: 1 fiolka
Blenrep 100 mg proszek do sporządzania koncentratu roztworu do infuzji 6 ml fiolka ze szkła typu I, zawierająca 100 mg proszku, zamknięta korkiem z gumy bromobutylowej i aluminiowym kapslem z plastikową zdejmowalną zakrętką.
Wielkość opakowania: 1 fiolka
6.6 Specjalne środki ostrożności dotyczące usuwania i przygotowania produktu leczniczego
do stosowania
Należy zachować ostrożność podczas obchodzenia się z produktem leczniczym Blenrep. Należy stosować odpowiednie procedury dotyczące przygotowania do stosowania i utylizacji przeciwnowotworowych produktów leczniczych.
Przygotowanie roztworu do infuzji
Blenrep jest cytotoksycznym przeciwnowotworowym produktem leczniczym. Muszą być stosowane odpowiednie procedury. Należy zastosować techniki aseptyczne podczas rekonstytucji i rozcieńczania roztworu do infuzji.
Obliczyć dawkę (mg), objętość całkowitą (ml) roztworu i liczbę potrzebnych fiolek na podstawie faktycznej masy ciała pacjenta (kg).
Rekonstytucja
- 1. Wyjąć fiolkę(i) produktu leczniczego Blenrep z lodówki i pozostawić na około 10 minut w celu ogrzania do temperatury pokojowej.
- 2.
Do każdej 70 mg fiolki dodać 1,4 ml wody do wstrzykiwań w celu uzyskania stężenia
50 mg/ml. Łagodnie obracać fiolkę, aby ułatwić rozpuszczenie. Nie wstrząsać.
Do każdej 100 mg fiolki dodać 2 ml wody do wstrzykiwań w celu uzyskania stężenia 50 mg/ml. Łagodnie obracać fiolkę, aby ułatwić rozpuszczenie. Nie wstrząsać.
- 3. Wizualnie sprawdzić rekonstytuowany roztwór pod kątem obecności cząstek stałych i przebarwień. Rekonstytuowany roztwór powinien być przezroczystym lub opalizującym, bezbarwnym do żółtego lub brązowego płynem. Jeżeli roztwór zawiera cząstki stałe inne niż przezroczyste do białych cząstki białkowe, roztwór po rekonstytucji należy wyrzucić.
Rozcieńczanie
- 1. Pobrać odpowiednią objętość z każdej z fiolek potrzebną do uzyskania obliczonej dawki.
- 2. Dodać odpowiednią ilość produktu Blenrep do worka infuzyjnego zawierającego 250 ml roztworu do wstrzykiwań chlorku sodu 9 mg/ml (0,9%). Rozcieńczony roztwór mieszać przez delikatne odwracanie. Końcowe stężenie rozcieńczonego roztworu powinno wynosić od 0,2 mg/ml do 2 mg/ml. Nie wstrząsać.
- 3. Usunąć wszystkie niewykorzystane resztki roztworu Blenrep pozostawione w fiolce.
Jeśli roztwór po rozcieńczeniu nie jest zastosowany natychmiast, może być przechowywany w lodówce (2°C - 8°C) przez 24 godziny przed podaniem. Jeśli roztwór jest przechowywany w lodówce, należy go ogrzać do temperatury pokojowej przed podaniem.
Rozcieńczony roztwór do infuzji może być przechowywany w temperaturze pokojowej (20°C - 25°C) nie dłużej niż 6 godzin (uwzględniając czas podania infuzji).
Instrukcja dotycząca podawania
- 1. Podawać roztwór po rozcieńczeniu wyłącznie w postaci infuzji dożylnej i trwającej około 30 minut, stosując zestaw do infuzji wykonany z polichlorku winylu lub poliolefiny. W przypadku gdy czas podania może być wydłużony ponad 30 minut, nie przekraczać dozwolonego 6-godzinnego okresu, obejmującego przygotowanie i podanie dawki.
- 2. Filtrowanie roztworu po rozcieńczeniu nie jest konieczne, jednak jeśli roztwór po rozcieńczeniu jest filtrowany, zaleca się zastosowanie filtru polieterosulfonowego (PES) o wielkości porów 0,2 µm lub 0,22 µm.
Instrukcja dotycząca usuwania
Wszelkie niewykorzystane resztki produktu leczniczego lub jego odpady należy usunąć zgodnie z lokalnymi przepisami.
7. PODMIOT ODPOWIEDZIALNY POSIADAJĄCY POZWOLENIE NA DOPUSZCZENIE DO OBROTU
GlaxoSmithKline Trading Services Limited
12 Riverwalk
Citywest Business Campus
Dublin 24
Irlandia
D24 YK11
8. NUMER(-Y) POZWOLENIA(-Ń) NA DOPUSZCZENIE DO OBROTU
Blenrep 70 mg proszek do sporządzania koncentratu roztworu do infuzji EU/1/25/1948/001
Blenrep 100 mg proszek do sporządzania koncentratu roztworu do infuzji EU/1/25/1948/002
9. DATA WYDANIA PIERWSZEGO POZWOLENIA NA DOPUSZCZENIE DO OBROTU
I DATA PRZEDŁUŻENIA POZWOLENIA
Data wydania pierwszego pozwolenia na dopuszczenie do obrotu: 23 lipca 2025
10. DATA ZATWIERDZENIA LUB CZĘŚCIOWEJ ZMIANY TEKSTU
CHARAKTERYSTYKI PRODUKTU LECZNICZEGO
Szczegółowe informacje o tym produkcie leczniczym są dostępne na stronie internetowej Europejskiej Agencji Leków https://www.ema.europa.eu.
Więcej informacji o leku Blenrep