


Charakterystyka produktu leczniczego - Balversa
1. NAZWA PRODUKTU LECZNICZEGO
Balversa 3 mg tabletki powlekane
Balversa 4 mg tabletki powlekane
Balversa 5 mg tabletki powlekane
2. SKŁAD JAKOŚCIOWY I ILOŚCIOWY
Balversa 3 mg tabletki powlekane
Każda tabletka powlekana zawiera 3 mg erdafitynibu.
Balversa 4 mg tabletki powlekane
Każda tabletka powlekana zawiera 4 mg erdafitynibu.
Balversa 5 mg tabletki powlekane
Każda tabletka powlekana zawiera 5 mg erdafitynibu.
Pełny wykaz substancji pomocniczych, patrz punkt 6.1
3. POSTAĆ FARMACEUTYCZNA
Tabletka powlekana (tabletka).
Tabletki 3 mg
Żółta, okrągła, obustronnie wypukła tabletka powlekana o średnicy 7,6 mm z wytłoczonym napisem „3” po jednej stronie i „EF” po drugiej stronie.
Tabletki 4 mg
Pomarańczowa, okrągła, obustronnie wypukła tabletka powlekana o średnicy 8,1 mm z wytłoczonym napisem „4” po jednej stronie i „EF” po drugiej stronie.
Tabletki 5 mg
Brązowa, okrągła, obustronnie wypukła tabletka powlekana o średnicy 8,6 mm z wytłoczonym napisem „5” po jednej stronie i „EF” po drugiej stronie.
4. SZCZEGÓŁOWE DANE KLINICZNE
4.1 Wskazania do stosowania
Produkt Balversa w monoterapii jest wskazany w leczeniu dorosłych pacjentów z nieresekcyjnym lub przerzutowym rakiem urotelialnym (ang. urothelial carcinoma, UC), z podatnymi zmianami genetycznymi FGFR3, którzy wcześniej otrzymali co najmniej jedną linię leczenia zawierającą inhibitor PD-1 lub PD-L1 w nieresekcyjnym lub przerzutowym stadium (patrz punkt 5.1).
4.2 Dawkowanie i sposób podawania
Leczenie produktem Balversa powinien rozpocząć i nadzorować lekarz mający doświadczenie w stosowaniu terapii przeciwnowotworowych.
Przed rozpoczęciem stosowania produktu Balversa lekarz musi uzyskać potwierdzenie występowania wrażliwej (wrażliwych) mutacji genu FGFR3 (patrz punkt 5.1) ocenione za pomocą wyrobu medycznego do diagnostyki in vitro (ang. in vitro diagnostic, IVD) posiadającego oznakowanie CE i odpowiadającego zamierzonemu celowi. Jeśli wyrób medyczny do diagnostyki in vitro oznaczony znakiem CE nie jest dostępny, należy zastosować alternatywny zwalidowany test.
Dawkowanie
Zalecana dawka początkowa produktu Balversa wynosi 8 mg doustnie raz na dobę. Dawka ta powinna zostać utrzymana, a stężenie fosforanów w surowicy należy ocenić między 14 a 21 dniem po rozpoczęciu leczenia. Dawkę należy zwiększyć do 9 mg raz na dobę, jeśli stężenie fosforanów w surowicy wynosi <9,0 mg/dl (<2,91 mmol/l), i nie występuje toksyczność polekowa. Jeśli stężenie fosforanów wynosi 9,0 mg/dl lub więcej, należy zastosować odpowiednie modyfikacje dawki podane w tabeli 2. Po 21. dniu stężenie fosforanów w surowicy nie powinno wpływać na decyzję o zwiększaniu dawki.
Jeśli wystąpią wymioty w dowolnym momencie po przyjęciu produktu Balversa, kolejną dawkę należy przyjąć następnego dnia.
Czas trwania leczenia
Leczenie należy kontynuować do momentu progresji choroby lub wystąpienia nieakceptowalnej toksyczności.
Pominięcie dawki
W przypadku pominięcia dawki produktu Balversa, można ją przyjąć tak szybko, jak to możliwe. Następnego dnia należy wznowić regularne dawkowanie produktu Balversa. Nie należy przyjmować dodatkowych tabletek w celu uzupełnienia pominiętej dawki.
Zmniejszanie dawki i postępowanie z działaniami niepożądanymi
Zalecany schemat zmniejszania dawki znajduje się w tabelach od 1 do 5.
Tabela 1: Schemat zmniejszania dawki produktu Balversa
| Dawka |
|
|
|
|
|
9 mg (np. trzy tabletki 3 mg) | 8 mg (np. dwie tabletki 4 mg) | 6 mg (dwie tabletki 3 mg) | 5 mg (jedna tabletka 5 mg) | 4 mg (jedna tabletka 4 mg) | Stop |
8 mg (np. dwie tabletki 4 mg) | 6 mg (dwie tabletki 3 mg) | 5 mg (jedna tabletka 5 mg) | 4 mg (jedna tabletka 4 mg) | Stop |
Postępowanie w przypadku hiperfosfatemii
Hiperfosfatemia jest spodziewanym, przemijającym działaniem farmakodynamicznym inhibitorów FGFR (patrz punkty 4.4, 4.8 i 5.1). Należy oceniać stężenie fosforanów przed podaniem pierwszej dawki, a następnie kontrolować co miesiąc. W przypadku podwyższonego stężenia fosforanów u pacjentów leczonych produktem Balversa należy postępować zgodnie z wytycznymi dotyczącymi modyfikacji dawki zawartymi w tabeli 2. W przypadku utrzymującego się podwyższonego stężenia fosforanów należy rozważyć dodanie produktu wiążącego fosforany niezawierającego wapnia (np. węglanu sewelameru) (patrz tabela 2).
| Tabela 2: Zalecane modyfikacje dawki na podstawie stężenia fosforanów w surowicy przy | ||||||
| stosowaniu produktu Balversa po zwiększeniu dawki | ||||||
| Stężenie fosforanów | Postępowanie z produktem Balversa | |||||
| w surowicy | ||||||
| W przypadku stężenia fosforanów ≥5,5 mg/dl (1,75 mmol/l), należy ograniczyć spożycie | ||||||
| fosforanów do 600-800 mg/dobę. | ||||||
| <6,99 mg/dl | Kontynuować podawanie produktu Balversa w dotychczasowej | |||||
| (<2,24 mmol/l) | dawce. | |||||
| 7,00-8,99 mg/dl (2,25-2,90 mmol/l) | Kontynuować leczenie produktem Balversa. | |||||
| Rozpocząć podawanie z jedzeniem produktu wiążącego fosforany, | ||||||
| aż stężenie fosforanów wyniesie <7,00 mg/dl. | ||||||
| Zmniejszenie dawki należy wdrożyć w przypadku utrzymującego | ||||||
| się stężenia fosforanów w surowicy ≥7,00 mg/dl przez okres | ||||||
| 2 miesięcy lub w przypadku wystąpienia dodatkowych zdarzeń | ||||||
| niepożądanych lub dodatkowych zaburzeń elektrolitowych | ||||||
| związanych z przedłużającą się hiperfosfatemią. | ||||||
| 9,00-10,00 mg/dl (2,91-3,20 mmol/l) | Wstrzymać leczenie produktem Balversa do czasu powrotu stężenia | |||||
| fosforanów w surowicy do wartości <7,00 mg/dl (zalecane | ||||||
| cotygodniowe badania). | ||||||
| Rozpocząć podawanie z jedzeniem produktu wiążącego fosforany, | ||||||
| aż stężenie fosforanów w surowicy powróci do wartości | ||||||
| <7,00 mg/dl. | ||||||
| Ponownie rozpocząć leczenie na tym samym poziomie dawki (patrz | ||||||
| tabela 1). | ||||||
| Zmniejszenie dawki należy wdrożyć w przypadku utrzymywania | ||||||
| się stężenia fosforanów w surowicy na poziomie ≥9,00 mg/dl przez | ||||||
| okres 1 miesiąca lub w przypadku wystąpienia dodatkowych | ||||||
| zdarzeń niepożądanych lub dodatkowych zaburzeń elektrolitowych | ||||||
| związanych z przedłużającą się hiperfosfatemią. | ||||||
| >10,00 mg/dl (>3,20 mmol/l) | Wstrzymać leczenie produktem Balversa do czasu powrotu stężenia | |||||
| fosforanów w surowicy do wartości <7,00 mg/dl (zalecane | ||||||
| cotygodniowe badania). | ||||||
| Ponownie rozpocząć leczenie na pierwszym zmniejszonym | ||||||
| poziomie dawki (patrz tabela 1). | ||||||
| Jeśli stężenie fosforanów w surowicy ≥10,00 mg/dl utrzymuje się | ||||||
| przez >2 tygodnie, produkt Balversa należy odstawić na stałe. | ||||||
| Leczenie objawów zgodnie z zaleceniami klinicznymi (patrz | ||||||
| punkt 4.4). | ||||||
| Znacząca zmiana wyjściowej | Odstawić na stałe produkt Balversa. Postępowanie medyczne zgodnie z zaleceniami klinicznymi. | |||||
| czynności nerek lub | ||||||
| hipokalcemia stopnia 3. | ||||||
| spowodowana | ||||||
| hiperfosfatemią. | ||||||
Postepowanie w przypadku wystąpienia zaburzeń wzroku
Leczenie produktem Balversa należy przerwać lub zmodyfikować w zależności od toksyczności związanej z erdafitynibem, jak opisano w tabeli 3.
| Tabela 3: Wytyczne dotyczące postępowania z zaburzeniami wzroku podczas stosowania | ||||||
| produktu Balversa | ||||||
| Stopień nasilenia | Postępowanie z dawką produktu Balversa | |||||
Stopień 1. Bezobjawowe lub łagodne objawy; tylko obserwacje kliniczne lub diagnostyczne, lub nieprawidłowy wynik testu siatki Amslera. | Skierować na badanie okulistyczne. Jeśli badanie okulistyczne nie może | |||||
| zostać przeprowadzone w ciągu 7 dni, należy wstrzymać stosowanie | ||||||
| produktu Balversa do czasu jego przeprowadzenia. | ||||||
| Jeśli nie ma dowodów na toksyczność dla oczu w badaniu | ||||||
| okulistycznym, należy kontynuować podawanie produktu Balversa w tej | ||||||
| samej dawce. | ||||||
| Jeśli na podstawie badania okulistycznego rozpoznano zapalenie | ||||||
| rogówki lub nieprawidłowości siatkówki (np. CSRa), należy wstrzymać | ||||||
| podawanie produktu Balversa do czasu ich ustąpienia. Jeśli objawy | ||||||
| ustąpią w ciągu 4 tygodni od badania okulistycznego, leczenie należy | ||||||
| wznowić od następnej niższej dawki. | ||||||
| Po ponownym rozpoczęciu leczenia produktem Balversa należy | ||||||
| monitorować nawrót choroby co 1-2 tygodnie przez miesiąc, a następnie | ||||||
| w zależności od potrzeb klinicznych. W przypadku braku nawrotu | ||||||
| należy rozważyć ponowne zwiększenie dawki. | ||||||
Stopień 2. Umiarkowany; ograniczenie instrumentalnych czynności życia codziennego odpowiednich dla wieku. | Natychmiast wstrzymać podawanie produktu Balversa i skierować na | |||||
| badanie okulistyczne. | ||||||
| Jeśli nie ma dowodów na toksyczność dla oczu, po ustąpieniu objawów | ||||||
| należy wznowić terapię erdafitynibem od następnej niższej dawki. | ||||||
| W przypadku ustąpienia objawów (całkowite ustąpienie lub stabilizacja | ||||||
| i brak objawów) w ciągu 4 tygodni od badania okulistycznego, należy | ||||||
| wznowić leczenie produktem Balversa w kolejnej niższej dawce. | ||||||
| Po ponownym rozpoczęciu leczenia produktem Balversa należy | ||||||
| monitorować nawrót choroby co 1 do 2 tygodni przez miesiąc, | ||||||
| a następnie w zależności od potrzeb klinicznych. | ||||||
Stopień 3. Ciężkie lub istotne medycznie, ale niezagrażające bezpośrednio wzrokowi; ograniczające samodzielne czynności życia codziennego. | Natychmiast wstrzymać podawanie produktu Balversa i skierować na | |||||
| badanie okulistyczne. | ||||||
| Jeśli objawy ustąpią (całkowite ustąpienie lub stabilizacja i brak | ||||||
| objawów) w ciągu 4 tygodni, leczenie produktem Balversa można | ||||||
| wznowić w dawce o 2 poziomy niższej. | ||||||
| Po ponownym rozpoczęciu leczenia produktem Balversa należy | ||||||
| monitorować nawrót choroby co 1 do 2 tygodni przez miesiąc, | ||||||
| a następnie w zależności od potrzeb klinicznych. | ||||||
| W przypadku nawrotu należy rozważyć trwałe odstawienie produktu | ||||||
| Balversa. | ||||||
| Stopień 4. | Trwałe zaprzestanie stosowania produktu Balversa. Kontrolować do całkowitego ustąpienia lub stabilizacji. | |||||
| Konsekwencje | ||||||
| zagrażające wzrokowi; | ||||||
| ślepota (20/200 lub | ||||||
| gorsza). | ||||||
| a CSR - centralna retinopatia surowicza, patrz punkt 4.4. | ||||||
Zmiany paznokci, skóry i błon śluzowych
Podczas stosowania produktu Balversa obserwowano zmiany dotyczące paznokci, skóry i błon śluzowych. Leczenie produktem Balversa należy przerwać lub zmodyfikować w zależności od toksyczności związanej z erdafitynibem, jak opisano w tabeli 4.
| Tabela 4: Zalecane modyfikacje dawki w przypadku działań niepożądanych dotyczących | ||||||
| paznokci, skóry i błon śluzowych podczas stosowania produktu Balversa | ||||||
| Nasilenie działań | Balversa | |||||
| niepożądanych | ||||||
| Zaburzenia paznokci | Postępowanie z dawką produktu Balversa | |||||
| Stopień 1. | Kontynuować podawanie produktu Balversa w dotychczasowej | |||||
| dawce. | ||||||
| Stopień 2. | Wstrzymać podawanie produktu Balversa z ponowną oceną za | |||||
| 1-2 tygodnie. | ||||||
| Jeśli wystąpi po raz pierwszy i zmniejszy się do stopnia ≤1. lub | ||||||
| wyjściowego w ciągu 2 tygodni, należy wznowić leczenie w tej | ||||||
| samej dawce. | ||||||
| Jeśli zdarzenie nawraca lub trwa >2 tygodnie, i zmniejszy się do | ||||||
| ≤ stopnia 1. lub wartości wyjściowej, należy wznowić leczenie od | ||||||
| następnej niższej dawki. | ||||||
| Stopień 3. | Wstrzymać podawanie produktu Balversa, z ponowną oceną za | |||||
| 1-2 tygodnie. | ||||||
| Po zmniejszeniu objawów do stopnia ≤1. lub wartości wyjściowej | ||||||
| należy wznowić leczenie od następnej niższej dawki. | ||||||
| Stopień 4. | Zaprzestać stosowania produktu Balversa. | |||||
| Sucha skóra i toksyczność | ||||||
| dla skóry | ||||||
| Stopień 1. | Kontynuować podawanie produktu Balversa w dotychczasowej | |||||
| dawce. | ||||||
| Stopień 2. | Kontynuować podawanie produktu Balversa w dotychczasowej | |||||
| dawce. | ||||||
| Stopień 3. | Wstrzymać podawanie produktu Balversa (do 28 dni) | |||||
| z cotygodniową ponowną oceną stanu klinicznego. | ||||||
| Po zmniejszeniu objawów do stopnia ≤1. lub wartości wyjściowej | ||||||
| należy wznowić leczenie od następnej niższej dawki. | ||||||
| Stopień 4. | Zaprzestać stosowania produktu Balversa. | |||||
| Zapalenie błony śluzowej | ||||||
| jamy ustnej | ||||||
| Stopień 1. | Kontynuować podawanie produktu Balversa w dotychczasowej | |||||
| dawce. | ||||||
| Stopień 2. | Wstrzymać leczenie produktem Balversa, jeśli u pacjenta | |||||
| występują jednocześnie inne działania niepożądane stopnia 2. | ||||||
| związane z erdafitynibem. | ||||||
| Wstrzymać leczenie produktem Balversa, jeśli pacjent był już | ||||||
| leczony z powodu objawów przez ponad tydzień. | ||||||
| Jeśli leczenie produktem Balversa zostanie wstrzymane, należy | ||||||
| ponownie ocenić stan za 1-2 tygodnie. | ||||||
| Jeśli jest to pierwsze wystąpienie toksyczności i nasilenie | ||||||
| zmniejszy się do stopnia ≤1. lub wyjściowego w ciągu 2 tygodni, | ||||||
| należy wznowić leczenie w tej samej dawce. | ||||||
| Jeśli zdarzenie nawraca lub trwa >2 tygodnie, i zmniejszy się do | ||||||
| ≤stopnia 1. lub wyjściowego, należy wznowić leczenie od | ||||||
| następnej niższej dawki. | ||||||
| Stopień 3. | Wstrzymać podawanie produktu Balversa, ponownie oceniając stan | |||||
| kliniczny za 1-2 tygodnie. | ||||||
| Po ustąpieniu objawów do stopnia ≤1. lub wartości wyjściowej | ||||||
| należy wznowić leczenie od następnej niższej dawki. | ||||||
| Stopień 4. | Zaprzestać stosowania produktu Balversa. | |||||
| Suchość w jamie ustnej | ||||||
| Stopień 1. | Kontynuować podawanie produktu Balversa w dotychczasowej | |||||
| dawce. | ||||||
| Stopień 2. | Kontynuować podawanie produktu Balversa w dotychczasowej | |||||
| dawce. | ||||||
| Stopień 3. | Wstrzymać podawanie produktu Balversa (do 28 dni), | |||||
| z cotygodniową ponowną oceną stanu klinicznego. | ||||||
| Po zmniejszeniu objawów do stopnia ≤1. lub wartości wyjściowej, | ||||||
| należy wznowić leczenie od następnej niższej dawki. | ||||||
Tabela 5: Zalecane modyfikacje dawki w przypadku innych działań niepożądanych związanych ze stosowaniem produktu Balversa
| Inne działania niepożądanea | |
| Stopień 3. | Wstrzymać podawanie produktu Balversa do czasu zmniejszenia nasilenia toksyczności do stopnia 1. lub wyjściowego, a następnie można wznowić podawanie produktu Balversa w kolejnej niższej dawce. |
| Stopień 4. | Na stałe zaprzestać stosowania. |
a Dostosowanie dawki oceniano przy użyciu wspólnych kryteriów terminologicznych National Cancer Institute dla zdarzeń niepożądanych (NCI CTCAEv5.0).
Szczególne grupy pacjentów
Zaburzenia czynności nerek
Na podstawie populacyjnych analiz farmakokinetycznych (PK) nie jest wymagane dostosowanie dawki u pacjentów z łagodnymi lub umiarkowanymi zaburzeniami czynności nerek (patrz punkt 5.2). Brak danych dotyczących stosowania produktu Balversa u pacjentów z ciężkimi zaburzeniami czynności nerek. U pacjentów z ciężkimi zaburzeniami czynności nerek należy rozważyć alternatywne leczenie (patrz punkt 5.2).
Zaburzenia czynności wątroby
Nie jest wymagane dostosowanie dawki u pacjentów z łagodnymi lub umiarkowanymi zaburzeniami czynności wątroby (patrz punkt 5.2). Dostępne są ograniczone dane dotyczące stosowania produktu leczniczego Balversa u pacjentów z ciężkimi zaburzeniami czynności wątroby. U pacjentów z ciężkimi zaburzeniami czynności wątroby należy rozważyć alternatywne leczenie (patrz punkt 5.2).
Osoby w podeszłym wieku
Nie ma konieczności dostosowywania dawki u pacjentów w podeszłym wieku. (patrz punkt 5.2).
Dostępne są ograniczone dane dotyczące pacjentów w wieku powyżej 85 lat.
Dzieci i młodzież
Nie istnieje odpowiednie zastosowanie erdafitynibu w populacji dzieci i młodzieży w leczeniu raka urotelialnego. Nie określono bezpieczeństwa stosowania ani skuteczności erdafitynibu u dzieci i młodzieży (w wieku <18 lat). Dostępne obecnie dane dotyczące bezpieczeństwa stosowania przedstawiono w punkcie 4.8.
Sposób podawania
Produkt Balversa jest przeznaczony do stosowania doustnego. Tabletki należy połykać w całości z posiłkiem lub bez posiłku, mniej więcej o tej samej porze każdego dnia.
Podczas stosowania produktu Balversa należy unikać spożywania grejpfrutów i pomarańczy sewilskich ze względu na silne hamowanie CYP3A4 (patrz punkt 4.5).
4.3 Przeciwwskazania
Nadwrażliwość na substancję czynną lub na którąkolwiek substancję pomocniczą wymienioną w punkcie 6.1.
4.4 Specjalne ostrzeżenia i środki ostrożności dotyczące stosowania
Choroby oczu
Przed rozpoczęciem stosowania produktu Balversa należy wykonać wyjściowe badanie okulistyczne, w tym test siatki Amslera, fundoskopię, badanie ostrości wzroku oraz, jeśli jest dostępne, optyczną koherentną tomografię (ang. optical coherence tomography, OCT).
Balversa może powodować choroby oczu, w tym centralną retinopatię surowiczą (ang. central serous retinopathy, CSR) (zgrupowany termin obejmujący odwarstwienie nabłonka barwnikowego siatkówki (ang. retinal pigment epithelial detachment, RPED)), powodujące ubytki pola widzenia (patrz punkty 4.7 i 4.8). Ogólna częstość występowania centralnej retinopatii surowiczej była wyższa u pacjentów w wieku ≥65 lat (33,3%) w porównaniu z pacjentami w wieku <65 lat (28,8%). Zdarzenia RPED zgłaszano częściej u pacjentów w wieku ≥65 lat (6,3%) w porównaniu z pacjentami w wieku <65 lat (2,1%). Zaleca się ścisłe monitorowanie kliniczne pacjentów w wieku 65 lat i starszych, a także pacjentów z klinicznie istotnymi chorobami oczu, takimi jak choroby siatkówki, w tym między innymi centralna retinopatia surowicza, zwyrodnienie plamki żółtej/siatkówki, retinopatia cukrzycowa i wcześniejsze odwarstwienie siatkówki (patrz punkt 4.8).
Objawy suchego oka wystąpiły u 16,7% pacjentów podczas leczenia produktem Balversa i u 0,3% pacjentów były stopnia 3. lub 4. (patrz punkt 4.8). Wszyscy pacjenci powinni stosować profilaktykę suchego oka lub leczenie z użyciem środków łagodzących objawy (na przykład sztuczne łzy, nawilżające lub natłuszczające żele lub maści do oczu) przynajmniej co 2 godziny w czasie aktywności. Ciężkie przypadki suchego oka związane z leczeniem powinny być oceniane przez okulistę.
Należy przeprowadzać comiesięczne badania okulistyczne, w tym badanie siatki Amslera w ciągu pierwszych 4 miesięcy leczenia, a następnie co 3 miesiące, a także w trybie pilnym w przypadku wystąpienia objawów ze strony narządu wzroku (patrz punkt 4.2). W przypadku zaobserwowania jakichkolwiek nieprawidłowości, należy postępować zgodnie z wytycznymi podanymi w tabeli 3. Badanie okulistyczne powinno obejmować ocenę ostrości wzroku, badanie w lampie szczelinowej, fundoskopię i optyczną koherentną tomografię. Pacjentów, którzy ponownie rozpoczęli stosowanie produktu Balversa po wystąpieniu działań niepożądanych dotyczących oczu, należy bardzo dokładnie kontrolować, w tym wykonując kliniczne badania okulistyczne.
Należy przerwać stosowanie produktu Balversa w przypadku wystąpienia CSR i odstawić go na stałe, jeśli CRS nie ustąpi w ciągu 4 tygodni lub jeśli jego nasilenie osiągnie stopień 4. W przypadku działań niepożądanych dotyczących oczu należy postępować zgodnie z wytycznymi dotyczącymi modyfikacji dawki (patrz punkt 4.2, Postępowanie w przypadku chorób oczu).
Hiperfosfatemia
Produkt leczniczy Balversa może powodować hiperfosfatemię. Długotrwała hiperfosfatemia może prowadzić do mineralizacji tkanek miękkich, kalcynozy skóry, kalcyfilaksji nieuremicznej, hipokalcemii, niedokrwistości, wtórnej nadczynności przytarczyc, skurczów mięśni, drgawek, wydłużenia odstępu QT i zaburzeń rytmu serca. Hiperfosfatemię zgłaszano we wczesnym okresie leczenia produktem Balversa, przy czym większość zdarzeń występowała w ciągu pierwszych 3-4 miesięcy, a zdarzenia stopnia 3. występowały w ciągu pierwszego miesiąca.
Należy kointrolować hiperfosfatemię przez cały okres leczenia. Należy ograniczyć spożycie fosforanów w diecie (600-800 mg na dobę) i unikać jednoczesnego stosowania leków, które mogą zwiększać stężenie fosforanów w surowicy gdy stężenie fosforanów w surowicy wynosi ≥5,5 mg/dl (patrz punkt 4.2). Suplementacja witaminą D u pacjentów otrzymujących erdafitynib nie jest zalecana ze względu na potencjalny wpływ na zwiększenie stężenia fosforanów i wapnia w surowicy.
Jeśli stężenie fosforanów w surowicy przekracza 7,0 mg/dl, należy rozważyć dodanie doustnego produktu wiążącego fosforany do czasu powrotu stężenia fosforanów w surowicy do <7,0 mg/dl. Należy rozważyć przerwanie leczenia, zmniejszenie dawki lub trwałe odstawienie produktu Balversa w zależności od czasu trwania i nasilenia hiperfosfatemii zgodnie z tabelą 2 (patrz punkt 4.2). Stosowanie z produktami, o których wiadomo, że wydłużają odstęp QT
Zaleca się ostrożność podczas podawania produktu Balversa z produktami leczniczymi, o których wiadomo, że wydłużają odstęp QT lub produktami leczniczymi mogącymi wywoływać torsades de pointes, takimi jak przeciwarytmiczne produkty lecznicze klasy IA (np. chinidyna, dyzopiramid) lub klasy III (np. amiodaron, sotalol, ibutylid), antybiotyki makrolidowe, SSRI (np. cytalopram, escytalopram), metadon, moksyfloksacyna i leki przeciwpsychotyczne (np. haloperydol i tiorydazyna).
Hipofosfatemia
Podczas leczenia produktem Balversa może wystąpić hipofosfatemia. Należy kontrolować stężenie fosforanów w surowicy podczas leczenia erdafitynibem i podczas przerw w leczeniu erdafitynibem. Jeśli stężenie fosforanów w surowicy spadnie poniżej normy, należy przerwać terapię obniżającą stężenie fosforanów i ograniczenia fosforanów w diecie (jeśli dotyczy). Ciężka hipofosfatemia może objawiać się dezorientacją, drgawkami, ogniskowymi objawami neurologicznymi, niewydolnością serca, niewydolnością oddechową, osłabieniem mięśni, rabdomiolizą i niedokrwistością hemolityczną. Modyfikacja dawki - patrz punkt 4.2. Reakcje hipofosfatemii były stopnia 3-4. u 1,0% pacjentów.
Zaburzenia paznokci
Zaburzenia paznokci, w tym onycholiza, odbarwienie paznokci i zanokcica, mogą występować bardzo często podczas leczenia produktem Balversa (patrz punkt 4.8).
Pacjentów należy obserwować pod kątem objawów przedmiotowych i podmiotowych toksycznego działania na paznokcie. Pacjentom należy zalecić leczenie zapobiegawcze, takie jak dobre praktyki higieniczne, dostępne bez recepty środki wzmacniające paznokcie w razie konieczności oraz kontrolę pod kątem objawów zakażenia. Leczenie produktem Balversa należy przerwać lub zmodyfikować w zależności od toksyczności związanej z erdafitynibem, jak opisano w tabeli 4.
Zaburzenia skóry
Zaburzenia skóry, w tym suchość skóry, zespół erytrodyzestezji dłoniowo-podeszwowej (ang. palmar-plantar erythrodysaesthesia, PPES), łysienie i świąd mogą występować bardzo często podczas leczenia produktem Balversa (patrz punkt 4.8). Pacjentów należy kontrolować i zapewnić im opiekę wspomagającą, taką jak unikanie niepotrzebnej ekspozycji na światło słoneczne oraz nadmiernego stosowania mydła i kąpieli. Pacjenci powinni regularnie stosować środki nawilżające i unikać produktów perfumowanych. Leczenie produktem Balversa należy przerwać lub zmodyfikować w zależności od toksyczności związanej z erdafitynibem, jak opisano w tabeli 4.
Reakcje nadwrażliwości na światło
Należy zachować ostrożność podczas ekspozycji na słońce, nosząc odzież ochronną i (lub) filtry przeciwsłoneczne ze względu na potencjalne ryzyko reakcji fototoksycznych związanych z leczeniem produktem Balversa.
Zaburzenia błony śluzowej
Zapalenie jamy ustnej i suchość w jamie ustnej mogą występować bardzo często podczas leczenia produktem Balversa (patrz punkt 4.8). Pacjentom należy doradzić, aby w przypadku nasilenia się objawów zwrócili się o pomoc lekarską. Pacjentów należy kontrolować i zapewnić im leczenie wspomagające, takie jak odpowiednia higiena jamy ustnej, płukanie jamy ustnej sodą oczyszczoną 3 lub 4 razy na dobę w razie konieczności oraz unikanie pikantnych i (lub) kwaśnych pokarmów. Leczenie produktem Balversa należy przerwać lub zmodyfikować w zależności od toksyczności związanej z erdafitynibem, jak opisano w tabeli 4.
Badania laboratoryjne
U pacjentów otrzymujących produkt Balversa zgłaszano zwiększenie stężenia kreatyniny, hiponatremię, zwiększenie aktywności aminotransferaz i niedokrwistość (patrz punkt 4.8). Podczas leczenia produktem Balversa należy regularnie kontrolować morfologię krwi i skład chemiczny surowicy w celu monitorowania tych zmian.
Toksyczność reprodukcyjna i rozwojowa
W oparciu o mechanizm działania i wyniki badań na zwierzętach dotyczących reprodukcji, erdafitynib jest embriotoksyczny i teratogenny (patrz punkt 5.3). Należy poinformować kobiety w ciąży o potencjalnym ryzyku dla płodu. Należy zalecić pacjentkom w wieku rozrodczym stosowanie wysoce skutecznej antykoncepcji przed rozpoczęciem i w trakcie leczenia oraz przez 1 miesiąc po przyjęciu ostatniej dawki (patrz punkt 4.6). Należy zalecić pacjentom płci męskiej stosowanie skutecznej antykoncepcji (np. prezerwatywy) i nie oddawanie i nie przechowywanie nasienia w trakcie leczenia i przez 1 miesiąc po przyjęciu ostatniej dawki produktu Balversa (patrz punkt 4.6).
Przed rozpoczęciem stosowania produktu Balversa u kobiet w wieku rozrodczym zaleca się wykonanie testu ciążowego z użyciem wysoce czułego testu.
Jednoczesne stosowanie z silnymi lub umiarkowanymi inhibitorami CYP2C9 lub CYP3A4 Jednoczesne stosowanie produktu Balversa z umiarkowanymi inhibitorami CYP2C9 lub silnymi inhibitorami CYP3A4 wymaga dostosowania dawki (patrz punkt 4.5).
Jednoczesne stosowanie z silnymi lub umiarkowanymi induktorami CYP3A4 Nie zaleca się jednoczesnego stosowania produktu leczniczego Balversa z silnymi induktorami CYP3A4. Jednoczesne stosowanie produktu Balversa z umiarkowanymi induktorami CYP3A4 wymaga dostosowania dawki (patrz punkt 4.5).
Jednoczesne stosowanie z hormonalnymi środkami antykoncepcyjnymi
Jednoczesne stosowanie produktu Balversa może zmniejszać skuteczność hormonalnych środków antykoncepcyjnych. Pacjentkom stosującym hormonalne środki antykoncepcyjne należy zalecić stosowanie alternatywnego środka antykoncepcyjnego, na który nie mają wpływu induktory enzymów (np. niehormonalnej wkładki wewnątrzmacicznej) lub dodatkowego niehormonalnego środka antykoncepcyjnego (np. prezerwatywy) podczas leczenia i przez 1 miesiąc po przyjęciu ostatniej dawki produktu Balversa (patrz punkty 4.5 i 4.6).
Substancje pomocnicze o znanym działaniu
Każda tabletka powlekana zawiera mniej niż 1 mmol sodu (23 mg), to znaczy produkt uznaje się za „wolny od sodu”.
4.5 Interakcje z innymi produktami leczniczymi i inne rodzaje interakcji
Wpływ innych produktów leczniczych na produkt Balversa
Umiarkowane inhibitory CYP2C9 lub silne inhibitory CYP3A4
Jednoczesne stosowanie z umiarkowanymi inhibitorami CYP2C9 lub silnymi inhibitorami CYP3A4 zwiększa ekspozycję na erdafitynib i może prowadzić do nasilenia toksyczności związanej z lekiem. Średnie współczynniki (90% CI) dla Cmax i AUC∞ erdafitynibu wynosiły odpowiednio, 121% (99,9, 147) i 148% (120, 182), podczas jednoczesnego stosowania z flukonazolem, umiarkowanym inhibitorem CYP2C9 i CYP3A4, w porównaniu z erdafitynibem w monoterapii. Cmax erdafitynibu wynosiło 105% (90% CI: 86,7, 127), a AUC∞ wynosiło 134% (90% CI: 109, 164) podczas jednoczesnego podawania z itrakonazolem, silnym inhibitorem CYP3A4 i inhibitorem P-gp, w porównaniu z erdafitynibem w monoterapii. Należy rozważyć alternatywne leki bez potencjału lub z minimalnym potencjałem hamowania enzymów. Jeśli produkt Balversa jest podawany jednocześnie z umiarkowanym inhibitorem CYP2C9 lub silnym inhibitorem CYP3A4 (takim jak itrakonazol, ketokonazol, pozakonazol, worykonazol, flukonazol, mikonazol, cerytynib, klarytromycyna, telitromycyna, elwitegrawir, rytonawir, parytaprewir, sakwinawir, nefazodon, nelfinawir, typranawir, lopinawir, amiodaron, piperyna), należy zmniejszyć dawkę produktu Balversa do kolejnej niższej dawki w oparciu o tolerancję (patrz punkt 4.2). W przypadku odstawienia umiarkowanego inhibitora CYP2C9 lub silnego inhibitora CYP3A4, dawkę produktu Balversa można dostosować zgodnie z tolerancją (patrz punkt 4.4).
Należy unikać spożywania grejpfrutów lub pomarańczy sewilskich podczas przyjmowania produktu Balversa ze względu na silne hamowanie CYP3A4 (patrz punkt 4.2).
Silne lub umiarkowane induktory CYP3A4
Jednoczesne stosowanie z karbamazepiną, silnym induktorem CYP3A4 i słabym induktorem CYP2C9, prowadzi do zmniejszenia ekspozycji na erdafitynib. Średni stosunek Cmax i AUC∞ dla erdafitynibu wynosił odpowiednio, 65,4% (90% CI: 60,8, 70,5) i 37,7% (90% CI: 35,4, 40,2), podczas jednoczesnego stosowania z karbamazepiną w porównaniu z erdafitynibem w monoterapii. Należy unikać jednoczesnego stosowania produktu Balversa z lekami silnie indukującymi CYP3A4 (takimi jak apalutamid, enzalutamid, lumakaftor, iwosidenib, mitotan, ryfapentyna, ryfampicyna, karbamazepina, fenytoina i ziele dziurawca). Jeśli produkt Balversa jest podawany jednocześnie z umiarkowanym induktorem CYP3A4 (takim jak dabrafenib, bozentan, cenobamat, elagoliks, efawirenz, etrawiryna, lorlatynib, mitapiwat, modafinil, peksydartynib, fenobarbital, prymidon, repotrektynib, ryfabutyna, sotorazyb, telotrystat etylowy), dawka powinna być ostrożnie zwiększana o 1 do 2 mg i stopniowo dostosowywana co dwa do trzech tygodni w oparciu o kliniczne monitorowanie działań niepożądanych, do maksymalnie 9 mg. Jeśli umiarkowany induktor CYP3A4 zostanie odstawiony, dawkę produktu Balversa można dostosować zgodnie z tolerancją (patrz punkty 4.2 i 4.4).
Wpływ produktu Balversa na inne produkty lecznicze
Główne substraty izoform CYP (w tym hormonalne środki antykoncepcyjne)
Średnie współczynniki Cmax i AUC∞ dla midazolamu (wrażliwego substratu CYP3A4) wynosiły odpowiednio, 86,3% (90% CI: 73,5, 101) i 82,1% (90% CI: 70,8, 95,2), w przypadku jednoczesnego podawania z erdafitynibem w porównaniu z midazolamem w monoterapii. Erdafitynib nie ma klinicznie istotnego wpływu na farmakokinetykę midazolamu. Nie można jednak wykluczyć, że indukcja CYP3A4 po podaniu produktu Balversa w monoterapii lub jednoczesne podawanie innych induktorów CYP3A4 razem z produktem Balversa może zmniejszać skuteczność hormonalnych środków antykoncepcyjnych.
Pacjentkom stosującym hormonalne środki antykoncepcyjne należy zalecić stosowanie alternatywnego środka antykoncepcyjnego, na który nie mają wpływu induktory enzymów (np. niehormonalna wkładka wewnątrzmaciczna) lub dodatkowego niehormonalnego środka antykoncepcyjnego (np. prezerwatywa) podczas leczenia i przez 1 miesiąc po przyjęciu ostatniej dawki produktu Balversa (patrz punkt 4.4).
Substraty glikoproteiny P (P-gp)
Erdafitynib jest inhibitorem P-gp. Jednoczesne podawanie produktu Balversa z substratami P-gp może zwiększać ich ekspozycję ogólnoustrojową. Doustne substraty P-gp o wąskim indeksie terapeutycznym (takie jak kolchicyna, digoksyna, dabigatran i apiksaban) należy przyjmować co najmniej 6 godzin przed erdafitynibem lub po erdafitynibie, aby zminimalizować możliwość wystąpienia interakcji.
Substraty transportera kationów organicznych 2 (OCT2)
Średnie współczynniki Cmax i AUC∞ dla metforminy (wrażliwego substratu OCT2) wynosiły odpowiednio, 109% (90% CI: 90,3, 131) i 114% (90% CI: 93,2, 139), w przypadku jednoczesnego podawania z erdafitynibem w porównaniu z samą metforminą. Erdafitynib nie ma klinicznie istotnego wpływu na farmakokinetykę metforminy.
Produkty lecznicze, które mogą zmieniać stężenie fosforanów w surowicy
U pacjentów otrzymujących produkt Balversa należy unikać stosowania produktów leczniczych mogących zmieniać stężenie fosforanów w surowicy do czasu oceny stężenia fosforanów w surowicy w okresie od 14 do 21 dni po rozpoczęciu leczenia ze względu na potencjalny wpływ na decyzję o zwiększeniu dawki.
4.6 Wpływ na płodność, ciążę i laktację
Kobiety w wieku rozrodczym/antykoncepcja u mężczyzn i kobiet
W oparciu o mechanizm działania i wyniki badań na zwierzętach dotyczących reprodukcji, erdafitynib podawany kobietom w ciąży może powodować uszkodzenie płodu. Należy zalecić pacjentkom w wieku rozrodczym stosowanie wysoce skutecznej antykoncepcji przed rozpoczęciem i w trakcie leczenia oraz przez 1 miesiąc po przyjęciu ostatniej dawki produktu Balversa. Należy zalecić pacjentom płci męskiej stosowanie skutecznej antykoncepcji (np. prezerwatywy) i nie oddawanie ani przechowywanie nasienia w trakcie leczenia i przez 1 miesiąc po przyjęciu ostatniej dawki produktu Balversa.
Jednoczesne podawanie produktu Balversa może zmniejszać skuteczność hormonalnych środków antykoncepcyjnych. Pacjentkom stosującym hormonalne środki antykoncepcyjne należy zalecić stosowanie alternatywnego środka antykoncepcyjnego, na który nie mają wpływu induktory enzymów (np. niehormonalnej wkładki wewnątrzmacicznej) lub dodatkowego niehormonalnego środka antykoncepcyjnego (np. prezerwatywy) podczas leczenia oraz przez 1 miesiąc po przyjęciu ostatniej dawki produktu Balversa (patrz punkt 4.5).
Testy ciążowe
Przed rozpoczęciem stosowania produktu Balversa u kobiet w wieku rozrodczym zaleca się wykonanie testu ciążowego z użyciem wysoce czułego testu.
Ciąża
Nie ma danych dotyczących stosowania erdafitynibu u kobiet w ciąży. Badania na zwierzętach wykazały toksyczny wpływ na reprodukcję (patrz punkt 5.3). W oparciu o mechanizm działania erdafitynibu i wyniki badań na zwierzętach dotyczących reprodukcji, produkt Balversa nie powinien być stosowany w okresie ciąży, chyba że stan kliniczny kobiety wymaga leczenia erdafitynibem.
Jeśli produkt Balversa jest stosowany w czasie ciąży lub jeśli pacjentka zajdzie w ciążę podczas stosowania produktu Balversa, należy poinformować pacjentkę o potencjalnym zagrożeniu dla płodu i doradzić jej w zakresie możliwości klinicznych i terapeutycznych. W przypadku zajścia w ciążę lub podejrzenia ciąży w trakcie leczenia produktem Balversa i do 1 miesiąca po jego zakończeniu należy zalecić pacjentkom kontakt z lekarzem.
Karmienie piersią
Nie ma danych dotyczących obecności erdafitynibu w mleku ludzkim ani wpływu erdafitynibu na niemowlę karmione piersią lub na wytwarzanie mleka.
Nie można wykluczyć ryzyka dla dziecka karmionego piersią. Należy przerwać karmienie piersią podczas leczenia i przez 1 miesiąc po podaniu ostatniej dawki produktu Balversa.
Płodność
Nie ma danych dotyczących wpływu erdafitynibu na płodność u ludzi. Nie przeprowadzono u zwierząt dedykowanych badań płodności z erdafitynibem (patrz punkt 5.3). Na podstawie wstępnej oceny płodności w ogólnych badaniach na zwierzętach (patrz punkt 5.3) oraz farmakologii erdafitynibu nie można wykluczyć zaburzenia płodności samców i samic.
4.7 Wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn
Produkt Balversa ma umiarkowany wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn. Podczas leczenia inhibitorami FGFR i produktem Balversa odnotowano przypadki wystąpienia chorób oczu, takich jak centralna retinopatia surowicza lub zapalenie rogówki. Jeśli u pacjentów wystąpią związane z leczeniem objawy wpływające na wzrok, zaleca się, aby nie prowadzili oni pojazdów ani nie obsługiwali maszyn do czasu ustąpienia tych objawów (patrz punkt 4.4).
4.8 Działania niepożądane
Podsumowanie profilu bezpieczeństwa
Najczęstszymi działaniami niepożądanymi były: hiperfosfatemia (78,5%), biegunka (55,5%), zapalenie jamy ustnej (52,8%), suchość w jamie ustnej (39,9%), zmniejszony apetyt (31,7%), niedokrwistość (28,2%), suchość skóry (28,0%), centralna retinopatia surowicza (28,0%), zaparcia (27,3%), zaburzenia smaku (26,3%), zespół erytrodyzestezji dłoniowo-podeszwowej (ang. palmar-plantar erythrodysaesthesia syndrome, PPES) (25,5%), łysienie (23,2%), astenia (23,0%), zwiększenie aktywności aminotransferazy alaninowej (21,7%), onycholiza (21,7%), zmęczenie (20,3%), nudności (18,6%), zmniejszenie masy ciała (18,4%), zwiększenie aktywności aminotransferazy asparaginianowej (18,0%), suchość oka (16,7%), przebarwienie paznokci (15,9%), wymioty (13,8%), zwiększenie stężenia kreatyniny we krwi (13,8%), hiponatremia (13,4%), zanokcica (12,5%), dystrofia paznokci (11,9%), onychomadeza (11,5%), krwawienie z nosa (10,6%), zaburzenia paznokci (10,2%) i ból brzucha (10,0%).
Najczęstszymi działaniami niepożądanymi stopnia 3. lub wyższego były: zapalenie jamy ustnej (10,6%), hiponatremia (8,8%), zespół erytrodyzestezji dłoniowo-podeszwowej (7,9%), onycholiza (4,8%), biegunka (4,0%), hiperfosfatemia (2,9%), zmniejszony apetyt (2,5%) i dystrofia paznokci (2,5%) TEAE stopnia 3. lub 4. (47,6% vs 43,5%) i związane z nimi ciężkie zdarzenia niepożądane (14,6% vs 10,5%) zgłaszano częściej u pacjentów w wieku 65 lat i starszych w porównaniu z pacjentami w wieku <65 lat.
Działania niepożądane prowadzące do zmniejszenia dawki wystąpiły u 59,7% pacjentów. Zapalenie jamy ustnej (15,4%), zespół erytrodyzestezji dłoniowo-podeszwowej (9,6%), onycholiza (7,3%) i hiperfosfatemia (5,2%) były najczęstszymi działaniami niepożądanymi prowadzącymi do zmniejszenia dawki.
Działania niepożądane prowadzące do przerwania leczenia wystąpiły u 19,4% pacjentów. Odwarstwienie nabłonka barwnikowego siatkówki (1,7%) i zapalenie jamy ustnej (1,5%) były najczęstszymi zdarzeniami niepożądanymi prowadzącymi do przerwania leczenia.
Tabelaryczne zestawienie działań niepożądanych
Profil bezpieczeństwa opiera się na zbiorczych danych pochodzących od 479 pacjentów z miejscowo zaawansowanym, nieresekcyjnym lub przerzutowym rakiem urotelialnym, którzy byli leczeni produktem Balversa w badaniach klinicznych. Pacjenci byli leczeni produktem Balversa w dawce początkowej 8/9 mg doustnie raz na dobę. Mediana czasu trwania leczenia wynosiła 4,8 miesiąca (zakres od 0,1 do 43,4 miesiąca).
Działania niepożądane obserwowane podczas badań klinicznych wymieniono poniżej w tabeli 6 według kategorii częstości występowania. Kategorie częstości są zdefiniowane w następujący sposób: bardzo często (≥1/10); często (≥1/100 do <1/10); niezbyt często (≥1/1000 do <1/100); rzadko (≥1/10 000 do <1/1000); bardzo rzadko (<1/10 000).
W ramach każdej grupy częstości występowania działania niepożądane przedstawiono w kolejności malejącego nasilenia.
Tabela 6: Działania niepożądane zidentyfikowane w badaniach klinicznych
| Klasyfikacja układów i narządów | Częstość | Działanie niepożądane |
Zaburzenia endokrynologiczne | często | nadczynność przytarczyc |
| Zaburzenia metabolizmu i odżywiania | bardzo często | hiperfosfatemia, hiponatremia, zmniejszenie apetytu |
| często | hiperkalcemia, hipofosfatemia | |
| Zaburzenia układu nerwowego | bardzo często | zaburzenia smaku |
| Zaburzenia oka | bardzo często | centralna retinopatia surowiczaa, suchość oka |
| często | wrzodziejące zapalenie rogówki, zapalenie rogówki, zapalenie spojówek, kseroftalmia, zaćma, zapalenie powiek, zwiększone łzawienie | |
| Zaburzenia naczyniowe | niezbyt często | zwapnienie naczyń krwionośnych |
| Zaburzenia układu oddechowego, klatki piersiowej i śródpiersia | bardzo często | krwawienie z nosa |
| często | suchość jamy nosowej |
| Zaburzenia żołądka i jelit | bardzo często | biegunka, zapalenie jamy ustnejb, suchość w ustach, zaparcia, nudności, wymioty, ból brzucha |
| często | niestrawność | |
| Zaburzenia skóry i tkanki podskórnej | bardzo często | zanokcica, onycholiza, onychomadeza, dystrofia paznokci, choroba paznokci, przebarwienie paznokci, zespół erytrodyzestezji dłoniowo-podeszwowej, łysienie, suchość skóry |
| często | onychalgia, onychoklazja, bruzdowanie paznokci, pęknięcia skóry, świąd, złuszczanie skóry, kserodermia, hiperkeratoza, zmiany skórne, egzema, wysypka | |
| niezbyt często | krwawienie z łożyska paznokcia, dyskomfort dotyczący paznokci, atrofia skóry, rumień dłoni, toksyczność dla skóry | |
| Zaburzenia nerek i układu moczowego | często | ostre uszkodzenie nerek, zaburzenia czynności nerek, niewydolność nerek |
| Zaburzenia wątroby i dróg żółciowych | często | cytoliza wątrobowa, nieprawidłowa czynność wątroby, hiperbilirubinemia |
| Zaburzenia ogólne i stany w miejscu podania | bardzo często | astenia, zmęczenie |
| niezbyt często | suchość błony śluzowej | |
| Zaburzenia krwi i układu limfatycznego | bardzo często | niedokrwistość |
| Badania diagnostyczne | bardzo często | zmniejszenie masy ciała, zwiększenie stężenia kreatyniny we krwi, zwiększenie aktywności aminotransferazy alaninowej, zwiększenie aktywności aminotransferazy asparaginianowej |
a Centralna retinopatia surowicza obejmuje odwarstwienie siatkówki, odwarstwienie ciała szklistego, obrzęk siatkówki, retinopatię, chorioretinopatię, odwarstwienie nabłonka barwnikowego siatkówki, odwarstwienie nabłonka barwnikowego plamki żółtej siatkówki, odwarstwienie plamki żółtej, surowicze odwarstwienie siatkówki, płyn podsiatkówkowy, zgrubienie siatkówki, zapalenie naczyniówki i siatkówki, retinopatię surowiczą, makulopatię, wysięk naczyniówkowy, niewyraźne widzenie, zaburzenia widzenia, zmniejszona ostrość widzenia. b Zapalenie jamy ustnej obejmuje owrzodzenie jamy ustnej.
Opis wybranych działań niepożądanych
Centralna retinopatia surowicza (ang. Central serous retinopathy, CSR)
Działania niepożądane CSR zgłoszono u 31,5% pacjentów, a mediana czasu do pierwszego wystąpienia zdarzenia dowolnego stopnia wynosiła 51 dni (patrz punkt 4.4). Najczęściej zgłaszanymi zdarzeniami były niewyraźne widzenie, chorioretinopatia, odwarstwienie nabłonka barwnikowego siatkówki (ang. retinal pigment epithelium, RPE), zmniejszenie ostrości widzenia, zaburzenia widzenia, odwarstwienie siatkówki, retinopatia i płyn podsiatkówkowy. CSR stopnia 3. lub 4. odnotowano u 2,7% pacjentów. Większość przypadków centralnej retinopatii surowiczej wystąpiła w ciągu pierwszych 90 dni leczenia. W momencie odcięcia danych, CSR ustąpiła u 43,0% pacjentów. U 11,3% pacjentów z CSR przerwano podawanie dawki, a u 14,6% dawkę zmniejszono. 3,3% pacjentów przerwało leczenie produktem Balversa z powodu: odwarstwienia RPE (1,7%), chorioretinopatii (0,6%), zmniejszenia ostrości widzenia (0,6%), makulopatii (0,4%), niewyraźnego widzenia (0,2%), zaburzeń widzenia (0,2%), odwarstwienia siatkówki (0,2%) i płynu podsiatkówkowego (0,2%).
Inne zaburzenia oka
Zaburzenia oka (inne niż centralna retinopatia surowicza) zgłoszono u 36,3% pacjentów. Najczęściej zgłaszanymi zdarzeniami były suchość oka (16,7%), zapalenie spojówek (9,8%) i łzawienie (9,2%). Spośród pacjentów, u których wystąpiły zdarzenia, u 4,8% zmniejszono dawkę, a u 6,7% przerwano podawanie produktu. 1,3% pacjentów przerwało stosowanie erdafitynibu z powodu zaburzeń oczu. Mediana czasu do pierwszego wystąpienia zaburzeń oka wynosiła 53 dni (patrz punkt 4.4).
Zaburzenia paznokci
Zaburzenia paznokci zgłoszono u 62,6% pacjentów. Najczęściej zgłaszanymi zdarzeniami były: onycholiza (21,7%), odbarwienie paznokci (15,9%), zanokcica (12,5%), dystrofia paznokci (11,9%) i onychomadeza (11,5%). Częstość występowania zaburzeń paznokci wzrastała po pierwszym miesiącu ekspozycji. Mediana czasu do wystąpienia zaburzeń paznokci dowolnego stopnia wynosiła 63 dni.
Zaburzenia skóry
Zaburzenia skóry zgłoszono u 54,5% pacjentów. Najczęściej zgłaszanymi zdarzeniami były suchość skóry (28%) i zespół erytrodyzestezji dłoniowo-podeszwowej (25,5%). Mediana czasu do wystąpienia jakiegokolwiek stopnia zaburzeń skóry wynosiła 47 dni.
Zaburzenia żołądka i jelit
Zaburzenia żołądka i jelit zgłoszono u 83,9% pacjentów. Najczęściej zgłaszanymi zdarzeniami były biegunka (55,5%), zapalenie jamy ustnej (52,8%) i suchość w jamie ustnej (39,9%). Mediana czasu do wystąpienia jakiegokolwiek stopnia zaburzeń żołądka i jelit wynosiła 15 dni.
Hiperfosfatemia i mineralizacja tkanek miękkich
Erdafitynib może powodować hiperfosfatemię. Zwiększenie stężenia fosforanów jest spodziewanym i przemijającym działaniem farmakodynamicznym (patrz punkt 5.1). Hiperfosfatemię zgłaszano jako zdarzenie niepożądane u 78,5% pacjentów leczonych produktem Balversa. Hiperfosfatemię zgłaszano wcześnie podczas leczenia erdafitynibem, przy czym zdarzenia stopnia 1.-2. występowały zazwyczaj w ciągu pierwszych 3 lub 4 miesięcy, a zdarzenia stopnia 3. występowały w ciągu pierwszego miesiąca. Mediana czasu wystąpienia zdarzenia hiperfosfatemii dowolnego stopnia wynosiła 16 dni. Zwapnienie naczyń krwionośnych obserwowano u 0,2% pacjentów leczonych produktem Balversa (patrz punkt 4.2). Hiperkalcemię i nadczynność przytarczyc obserwowano odpowiednio, u 6,1% i 2,9% pacjentów, leczonych produktem Balversa (patrz tabela 2 w punkcie 4.2).
Hipofosfatemia
Erdafitynib może powodować hipofosfatemię. Hipofosfatemia wystąpiła u 5,6% pacjentów. Reakcje hipofosfatemii były stopnia 3.-4. u 1,0% pacjentów. Mediana czasu do wystąpienia reakcji stopnia 3. wynosiła 140 dni. Żadne z tych zdarzeń nie było ciężkie, nie doprowadziło do przerwania leczenia lub zmniejszenia dawki. Przerwanie podawania leku wystąpiło u 0,2% pacjentów.
Nieprawidłowe wyniki badań laboratoryjnych
Nieprawidłowe wyniki badań laboratoryjnych (inne niż hiperfosfatemia, która została opisana osobno) wystąpiły u 53,4% pacjentów. Najczęściej zgłaszanymi nieprawidłowościami w badaniach laboratoryjnych były: niedokrwistość [28,2% (135 pacjentów); mediana czasu do wystąpienia 44 dni; u 38,5% pacjentów (52/135) ustąpiła], zwiększenie aktywności aminotransferazy alaninowej [21,7% (104 pacjentów); mediana czasu do wystąpienia 41 dni; u 75% pacjentów (78/104) ustąpiła], zwiększenie aktywności aminotransferazy asparaginianowej [18% (86 pacjentów); mediana czasu do wystąpienia 37 dni; u 73,3% pacjentów (63/86) ustąpiła], zwiększenie stężenia kreatyniny we krwi [14,2% (68 pacjentów); mediana czasu do wystąpienia 57 dni; u 44,1% pacjentów (30/68) ustąpiła] i hiponatremia [13,4% (64 pacjentów); mediana czasu do wystąpienia 55 dni; u 51,6% pacjentów (33/64) ustąpiła].
Dzieci i młodzież
W badaniach klinicznych prowadzonych poza zatwierdzonym wskazaniem i poza zarejestrowanymi wskazaniami w okresie po wprowadzeniu do obrotu u dzieci i młodzieży (w wieku <18 lat) otrzymujących erdafitynib notowano przyspieszenie wzrostu i złuszczenie głowy kości udowej.
Zgłaszanie podejrzewanych działań niepożądanych
Po dopuszczeniu produktu leczniczego do obrotu istotne jest zgłaszanie podejrzewanych działań niepożądanych. Umożliwia to nieprzerwane monitorowanie stosunku korzyści do ryzyka stosowania produktu leczniczego. Osoby należące do fachowego personelu medycznego powinny zgłaszać wszelkie podejrzewane działania niepożądane za pośrednictwem krajowego systemu zgłaszania wymienionego w załączniku V.
4.9 Przedawkowanie
Nie jest znane swoiste antidotum w przypadku przedawkowania produktu Balversa. W przypadku przedawkowania należy odstawić produkt Balversa i zastosować ogólne środki wspomagające do czasu zmniejszenia lub ustąpienia toksyczności klinicznej.
5. WŁAŚCIWOŚCI FARMAKOLOGICZNE
5.1 Właściwości farmakodynamiczne
Grupa farmakoterapeutyczna: leki przeciwnowotworowe, inhibitory kinazy białkowej. Kod ATC: L01EN01
Mechanizm działania
Erdafitynib jest inhibitorem kinazy tyrozynowej pan-receptora czynnika wzrostu fibroblatów (ang. pan-fibroblast growth factor receptor, FGFR).
Działanie farmakodynamiczne
Fosforany w surowicy
Erdafitynib zwiększa stężenie fosforanów w surowicy, co jest wtórnym działaniem hamowania FGFR (patrz punkty 4.2 i 4.8).
Skuteczność kliniczna
Skuteczność produktu Balversa oceniano w badaniu BLC3001 Kohorta 1, randomizowanym, otwartym, wieloośrodkowym badaniu fazy 3., mającym na celu ocenę całkowitego przeżycia (ang. overall survival, OS) erdafitynibu w porównaniu z chemioterapią (docetakselem lub winfluniną) u pacjentów z zaawansowanym (nieresekcyjnym lub przerzutowym) rakiem urotelialnym z wybranymi zmianami FGFR, u których doszło do progresji po 1 lub 2 wcześniejszych terapiach, z których co najmniej 1 obejmowała receptor programowanej śmierci-1 (ang. programmed death receptor-1, PD-1) lub ligand programowanej śmierci-1 (ang. programmed death-ligand 1, PD-L1) inhibitor (anty-PD-(L)-1) stosowane w leczeniu miejscowo zaawansowanego nieresekcyjnego lub przerzutowago nowotworu.
Pacjenci, którzy otrzymali neoadiuwantową lub adiuwantową chemioterapię lub immunoterapię i wykazali progresję choroby w ciągu 12 miesięcy od podania ostatniej dawki, są uznawani za osoby, które otrzymały terapię ogólnoustrojową w leczeniu przerzutów. Pacjenci z niekontrolowaną chorobą układu sercowo-naczyniowego w ciągu ostatnich 3 miesięcy lub z wydłużeniem odstępu QTc stopnia 2. lub wyższego (≥481 ms) i z zaburzeniami gojenia się ran zostali wykluczeni z badania, a także pacjenci z centralną surowiczą retinopatią lub odwarstwieniem nabłonka barwnikowego siatkówki dowolnego stopnia.
Główne dane dotyczące skuteczności opierają się na 266 pacjentach, którzy otrzymali wcześniej leczenie anty-PD-(L)1 i zostali losowo przydzieleni do grupy erdafitynibu (8 mg z indywidualnym zwiększeniem dawki do 9 mg, jeśli stężenie fosforanów w surowicy wynosi <9,0 mg/dl i nie wystąpiła toksyczność związana z lekiem) w porównaniu z chemioterapią (docetaksel 75 mg/m2 pc. raz na 3 tygodnie lub winflunina 320 mg/m2 pc. raz na 3 tygodnie).
W badaniu, kwalifikujący się pacjenci musieli mieć co najmniej 1 z następujących fuzji FGFR: FGFR2-BICC1, FGFR2-CASP7, FGFR3-TACC3, FGFR3-BAIAP2L1; lub 1 z następujących mutacji genu FGFR3: R248C, S249C, G370C, Y373C. Kwalifikowalność molekularną określono na podstawie centralnych (74,6%) lub lokalnych (25,4%) wyników FGFR. Próbki guza badano w kierunku zmian genetycznych FGFR za pomocą zestawu Qiagen Therascreen FGFR RGQ RT-PCR Kit w laboratorium centralnym. Lokalne testy historyczne na próbkach guza lub krwi opierały się na lokalnych testach sekwencjonowania nowej generacji (ang. next generation sequencing, NGS). Wśród ograniczonej liczby pacjentów włączonych do testów lokalnych, którzy mieli próbki guza dostępne do testów potwierdzających, zaobserwowano zgodność 75,6% podczas badania przy użyciu testu centralnego.
W badanej kohorcie 99,2% pacjentów miało zmiany genetyczne FGFR (2 pacjentów nie miało zmian FGFR: 80,8% pacjentów miało mutacje FGFR3, 16,5% pacjentów miało fuzje FGFR3, a 1,9% pacjentów miało zarówno mutacje, jak i fuzje FGFR3). W badanej kohorcie nie zaobserwowano pacjentów ze zmianami FGFR2. Guz zawierający podatne zmiany genetyczne FGFR3 to guz z co najmniej 1 z następujących fuzji FGFR: FGFR3-TACC3, FGFR3-BAIAP2L1; lub 1 z następujących mutacji genu FGFR3: R248C, S249C, G370C, Y373C. Wszyscy pacjenci w badanej kohorcie ze zmianami FGFR mieli co najmniej 1 zmianę FGFR3. FGFR3-S249C była najczęściej występującą mutacją (46,6%), a następnie FGFR3-Y373C (16,9%) i fuzja FGFR3-TACC3 (9,8%).
Charakterystyka demograficzna była zrównoważona w grupach leczonych erdafitynibem i chemioterapią. Mediana wieku w pełnym badaniu przesiewowym wynosiła 67 lat (zakres: od 32 do 86 lat). Większość pacjentów miała 65 lat lub więcej: 19,9% 65 do 69 lat; 19,9% 70 do 74 lat; 21,1% 75 lat lub starszych. Większość pacjentów była płci męskiej (71,4%), rasy białej (54,1%) i pochodziła z Europy (60,9%).
Wszyscy pacjenci mieli raka przejściowokomórkowego, a u niewielkiego odsetka pacjentów (5,3%) występowały niewielkie komponenty (<50% ogółem) o zmiennej histologii. Pierwotną lokalizacją guza były górne drogi moczowe u 33,5% pacjentów i dolne drogi moczowe u 66,5% pacjentów. Pacjenci mieli wyjściowe wyniki ECOG wynoszące 0 (42,9%), 1 (47,7%) lub 2 (9,4%).
Wszyscy pacjenci otrzymali co najmniej 1 wcześniejszą linię terapii przeciwnowotworowej i musiała ona obejmować terapię anty-PD-(L)1. Najczęściej otrzymywane terapie anty-PD-(L)1 obejmowały pembrolizumab (35,3%), awelumab (22,2%) i atezolizumab (19,5%). Wcześniejsza chemioterapia nie była wymagana, jednak większość pacjentów (89,1%) otrzymała co najmniej jedną linię wcześniejszej chemioterapii. Prawie wszyscy pacjenci otrzymali chemioterapię opartą na związkach platyny (89,7% w grupie erdafitynibu, 85,4% w grupie chemioterapii): najczęściej cisplatynę (55,9% w grupie erdafitynibu, 45,4% w grupie chemioterapii), a następnie karboplatynę (27,2% w grupie erdafitynibu, 31,5% w grupie chemioterapii).
Pierwszorzędowym punktem końcowym skuteczności było przeżycie całkowite. Ocena odpowiedzi radiograficznej została przeprowadzona przez badaczy zgodnie z kryteriami RECIST (Response Evaluation Criteria in Solid Tumours Version 1.1) do czasu progresji choroby, wystąpienia nieakceptowalnej toksyczności, wycofania zgody lub decyzji badacza o przerwaniu leczenia, lub zakończenia badania, w zależności od tego, co wystąpiło wcześniej. Przeżycie bez progresji (ang. Progression-Free Survival, PFS), obiektywny odsetek odpowiedzi (ang. Objective Response Rate, ORR) i czas trwania odpowiedzi zostały uwzględnione jako drugorzędowe punkty końcowe skuteczności.
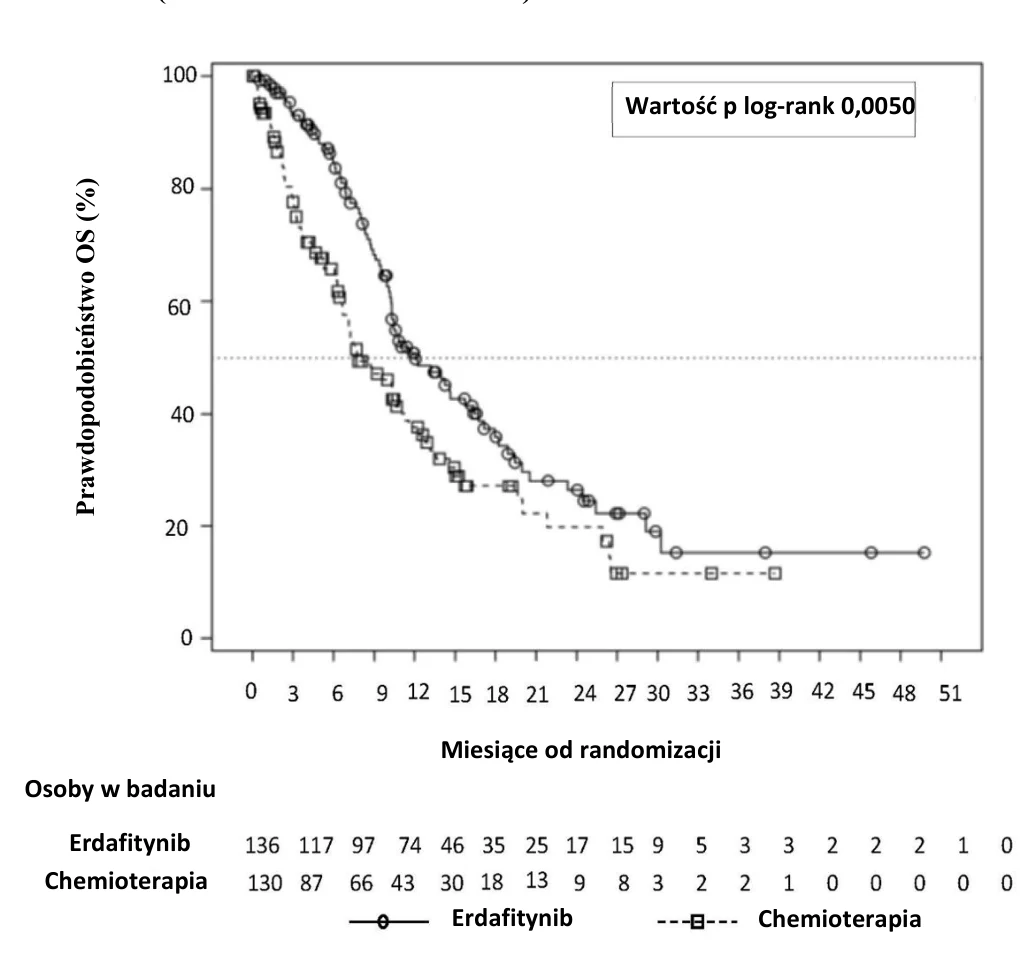
Leczenie erdafitynibem wykazało statystycznie istotną poprawę OS u pacjentów leczonych erdafitynibem, przy czym erdafitynib wydłużał OS w porównaniu z leczeniem chemioterapią (mediana OS 12,1 vs 7,8 miesiąca) (patrz tabela 7).
Wyniki skuteczności podsumowano w tabeli 7.
Tabela 7: Przegląd wyników skuteczności z badania BLC3001 Kohorta 1
| Erdafitynib (N=136) | Chemioterapia (N=130) | |
| Całkowite przeżycie (OS) | ||
| Liczba zdarzeń (%) | 77 (56,6%) | 78 (60,0%) |
| Mediana, miesiące (95% CI) | 12,06 (10,28; 16,36) | 7,79 (6,54; 11,07) |
| Współczynnik ryzyka (95% CI) | 0,64 (0,44; 0,93)a 0,0050 | |
| Wartość p | ||
| Przeżycie wolne od progresji (PFS) | ||
| Liczba zdarzeń (%) | 101 (74,3%) | 90 (69,2%) |
| Mediana, miesiące (95% CI) | 5,55 (4,40; 5,65) | 2,73 (1,81; 3,68) |
| Współczynnik ryzyka (95% CI) | 0,58 (0,41; 0,82)a 0,0002 | |
| Wartość p | ||
| Obiektywny wskaźnik odpowiedzi (ORR), potwierdzony | ||
| ORR (CR + PR) | 48 (35,3%) | 11 (8,5%) |
| Czas trwania odpowiedzi (ang. Duration of response, DoR), oceniony przez badacza, potwierdzony | ||
| Mediana, miesiące (95% CI) | 5,55 (4,17; 8,31) | 5,75 (4,86; 7,16) |
Wszystkie podane wartości p są dwustronne.
a Podano powtarzające się przedziały ufności.
Krzywą OS Kaplana-Meiera dla obu ramion leczenia przedstawiono na wykresie 1.
Wykres 1. Wykres Kaplana-Meiera przeżycia całkowitego - analiza niestratyfikowana
(kohorta 1 badania BLC3001)
Pacjenci w podeszłym wieku
W badaniu klinicznym produktu Balversa 60,9% pacjentów było w wieku 65 lat i starszych (39,8% pacjentów było w wieku 65<75 lat, a 21,1% pacjentów było w wieku 75 lat i starszych). Nie zaobserwowano istotnej różnicy w skuteczności pomiędzy pacjentami w podeszłym wieku i młodszymi dorosłymi.
Chemioterapia
Erdafitynib
Osoby w badaniu
Dzieci i młodzież
Europejska Agencja Leków uchyliła obowiązek dołączania wyników badań erdafitynibu we wszystkich podgrupach populacji dzieci i młodzieży we wskazaniu rak urotelialny (stosowanie u dzieci i młodzieży, patrz punkty 4.2 i 4.8).
5.2 Właściwości farmakokinetyczne
Po podaniu pojedynczej i powtarzanej dawki raz na dobę, ekspozycja na erdafitynib (maksymalne obserwowane stężenie w osoczu [Cmax ] i pole pod krzywą stężenia w osoczu w czasie [AUC]) zwiększała się proporcjonalnie do dawki w zakresie dawek od 0,5 do 12 mg. Stan stacjonarny został osiągnięty po 2 tygodniach przy dawkowaniu raz na dobę, a średni współczynnik kumulacji był 4-krotny u pacjentów z rakiem. Po podaniu dawki 8 mg raz na dobę, proponowanej dawki początkowej, średnie (współczynnik zmienności [CV%]) stężenie erdafitynibu w stanie stacjonarnym Cmax, AUCτ i minimalne obserwowane stężenie w osoczu (Cmin ) wynosiły 1399 ng/ml (50,8%), 29268 ng.h/ml (59,9%) i 936 ng/ml (64,9%) u pacjentów z rakiem. Dobowe wahania stężenia erdafitynibu w osoczu były małe, ze średnim (CV%) stosunkiem wartości maksymalnej do minimalnej wynoszącym 1,47 (23%) w stanie stacjonarnym przy codziennym dawkowaniu.
Wchłanianie
Po podaniu doustnym pojedynczej dawki mediana czasu do osiągnięcia maksymalnego stężenia w osoczu (tmax ) u zdrowych ochotników wynosiła 2,5 godziny (zakres: od 2 do 6 godzin), a wchłanianie doustne jest prawie całkowite.
Wpływ pokarmu
Podawanie erdafitynibu zdrowym ochotnikom na czczo i z posiłkiem wysokotłuszczowym nie powodowało istotnych klinicznie zmian Cmax i AUC. Średnie AUC∞ i Cmax zmniejszyły się odpowiednio, o 6% i 14%, w przypadku jednoczesnego podawania erdafitynibu z posiłkiem wysokotłuszczowym. Mediana czasu do osiągnięcia tmax była opóźniona o około 1,5 godziny po podaniu z jedzeniem (patrz punkt 4.2).
Dystrybucja
Średnia pozorna objętość dystrybucji erdafitynibu u pacjentów z rakiem wynosiła 0,411 l/kg. Erdafitynib w 99,7% wiązał się z białkami ludzkiego osocza, preferencyjnie z kwaśną glikoproteiną α1.
Metabolizm
Metabolizm jest główną drogą eliminacji erdafitynibu. Erdafitynib jest głównie metabolizowany u ludzi przez CYP2C9 i CYP3A4, z powstaniem głównego metabolitu O-demetylowanego. Udział CYP2C9 i CYP3A4 w całkowitym klirensie erdafitynibu szacuje się odpowiednio, na 39% i 20%. Niezmieniony erdafitynib był główną cząsteczką związaną z lekiem w osoczu, nie było krążących metabolitów.
Eliminacja
Średni całkowity pozorny klirens (CL/F) erdafitynibu wynosił 0,362 l/h u pacjentów z rakiem. Średni efektywny okres półtrwania erdafitynibu u pacjentów z rakiem wynosił 58,9 godzin.
Do 16 dni po pojedynczym doustnym podaniu znakowanego izotopem promieniotwórczym [14 C]-erdafitynibu, 69% dawki zostało odzyskane w kale (14-21% jako niezmieniony erdafitynib) i 19% w moczu (13% jako niezmieniony erdafitynib) u zdrowych ochotników.
Szczególne grupy pacjentów
Nie zaobserwowano klinicznie istotnych różnic w farmakokinetyce erdafitynibu w zależności od wieku (21-92 lata), płci, rasy (biała, latynoska lub azjatycka), masy ciała (36-166 kg), łagodnych lub umiarkowanych zaburzeń czynności nerek oraz łagodnych lub umiarkowanych zaburzeń czynności wątroby.
Populacja dzieci i młodzieży
Nie badano farmakokinetyki erdafitynibu u dzieci i młodzieży.
Zaburzenia czynności nerek
Nie stwierdzono klinicznie istotnych różnic w farmakokinetyce erdafitynibu między osobami z prawidłową czynnością nerek (bezwzględny GFR-MDRD [bezwzględny wskaźnik filtracji kłębuszkowej z modyfikacją diety w chorobach nerek] ≥90 ml/min), a osobami z łagodnymi (bezwzględny GFR-MDRD 60 do 89 ml/min) i umiarkowanymi zaburzeniami czynności nerek (bezwzględny GFR-MDRD 30 do 59 ml/min) w oparciu o analizę farmakokinetyczną populacji. Nie są dostępne informacje na temat osób z ciężkimi zaburzeniami czynności nerek (bezwzględny GFR-MDRD poniżej 30 ml/min) lub zaburzeniami czynności nerek wymagającymi dializy ze względu na rzadkość danych PK (n=7, 0,8%).
Zaburzenia czynności wątroby
Farmakokinetykę erdafitynibu badano u uczestników z istniejącymi wcześniej łagodnymi (n=8) lub umiarkowanymi (n=8) zaburzeniami czynności wątroby (odpowiednio klasy A i B w skali Child-Pugh) oraz u zdrowych uczestników z grupy kontrolnej z prawidłową czynnością wątroby (n=8). Całkowite AUC∞ wynosiło odpowiednio, 82% i 61%, u uczestników z łagodnymi i umiarkowanymi zaburzeniami czynności wątroby w porównaniu z uczestnikami z prawidłową czynnością wątroby. Całkowite Cmax wynosiło odpowiednio, 83% i 74%, u uczestników z łagodnymi i umiarkowanymi zaburzeniami czynności wątroby w porównaniu z uczestnikami z prawidłową czynnością wątroby. AUC∞ wolnej frakcji wynosiło odpowiednio, 95% i 88%, u uczestników z łagodnymi i umiarkowanymi zaburzeniami czynności wątroby w porównaniu z uczestnikami z prawidłową czynnością wątroby. Cmax wolnej frakcji wynosiło odpowiednio, 96% i 105%, u uczestników z łagodnymi i umiarkowanymi zaburzeniami czynności wątroby w porównaniu z uczestnikami z prawidłową czynnością wątroby. Nie zaobserwowano klinicznie istotnych różnic w farmakokinetyce erdafitynibu u osób z łagodnymi (Child-Pugh A) lub umiarkowanymi (Child-Pugh B) zaburzeniami czynności wątroby oraz u osób z prawidłową czynnością wątroby. Farmakokinetyka erdafitynibu u osób z ciężkimi zaburzeniami czynności wątroby jest nieznana z powodu ograniczonych danych.
Interakcje lekowe
Wpływ inhibitorów P-gp na erdafitynib
Erdafitynib jest substratem dla P-gp. Nie przewiduje się, aby inhibitory P-gp wpływały na farmakokinetykę erdafitynibu w sposób istotny klinicznie.
Wpływ środków obniżających kwasowość na erdafitynib
Erdafitynib ma odpowiednią rozpuszczalność w zakresie pH od 1 do 7,4. Nie przewiduje się, aby środki obniżające kwasowość (np. leki zobojętniające, antagoniści H2 lub inhibitory pompy protonowej) wpływały na biodostępność erdafitynibu.
Wpływ sewelameru na erdafitynib
Nie zaobserwowano klinicznie istotnych różnic w farmakokinetyce erdafitynibu u pacjentów przyjmujących sewelamer.
5.3 Przedkliniczne dane o bezpieczeństwie
Toksyczność po podaniu wielokrotnym
Główne wyniki badań toksykologicznych po podaniu wielokrotnym erdafitynibu zarówno szczurom, jak i psom były związane z farmakologicznym działaniem erdafitynibu jako nieodwracalnego inhibitora FGFR, w tym ze zwiększoną zawartością fosforu nieorganicznego i wapnia w osoczu, ektopową mineralizacją w różnych narządach i tkankach, zmianach kostnych/chrzęstnych przy narażeniu na erdafitynib mniejszym niż narażenie człowieka przy zalecanej dawce klinicznej. Zaobserwowano zanik rogówki (ścieńczenie nabłonka rogówki) u szczurów i zanik gruczołów łzowych, zmiany w okrywie włosowej i paznokciach, a także zmiany w uzębieniu po 3 miesiącach leczenia u szczurów i psów. Zaburzenia homeostazy fosforanowej zaobserwowano u szczurów i psów przy narażeniu mniejszym niż narażenie człowieka przy wszystkich badanych dawkach. Mineralizacja tkanek miękkich (z wyjątkiem mineralizacji aorty u psów) i dysplazja chondroidalna u szczurów i psów oraz atrofia gruczołu sutkowego u szczurów zostały częściowo lub całkowicie odwrócone pod koniec 4-tygodniowego okresu rekonwalescencji bez leków.
Erdafitynib jest wewnętrznym antagonistą ludzkiego genu eter-à-go-go (hERG) o działaniu proarytmicznym, które przekłada się na wydłużoną repolaryzację (skorygowany odstęp QT) po podaniu dożylnym u znieczulonego psa i świnki morskiej oraz po podaniu doustnym u przytomnego psa. Poziom braku działania reprezentuje margines bezpieczeństwa wynoszący 2,4 w stosunku do klinicznego maksymalnego stężenia w osoczu w stanie stacjonarnym (Cmax, u) dla dawki 9 mg raz na dobę.
Rakotwórczość i mutagenność
Nie przeprowadzono długoterminowych badań na zwierzętach w celu oceny potencjału rakotwórczego erdafitynibu. Erdafitynib nie został uznany za genotoksyczny w standardowym panelu testów genotoksyczności dobrej praktyki laboratoryjnej (ang. good laboratory practice, GLP).
Toksykologia reprodukcyjna
Erdafitynib był teratogenny i embriotoksyczny u szczurów przy narażeniu mniejszym niż u ludzi. Toksyczność dla płodu charakteryzowała się wadami dłoni/stóp oraz wadami rozwojowymi niektórych głównych naczyń krwionośnych, takich jak aorta (patrz punkty 4.4 i 4.6).
Płodność
Nie przeprowadzono badań na zwierzętach dotyczących płodności erdafitynibu. Jednak w 3-miesięcznym badaniu toksyczności ogólnej erdafitynib wykazywał wpływ na narządy rozrodcze samic (martwica ciałek żółtych) u szczurów przy ekspozycji zbliżonej do AUC u pacjentów przy maksymalnej zalecanej dawce 9 mg, raz na dobę.
6. DANE FARMACEUTYCZNE
6.1 Wykaz substancji pomocniczych
Balversa 3 mg tabletki powlekane
Rdzeń tabletki
Kroskarmeloza sodowa
Magnezu stearynian (E572)
Mannitol (E421)
Meglumina
Celuloza mikrokrystaliczna (E460)
Otoczka (Opadry amb II)
Glicerolu monokaprylokapronian typu I
Alkohol poliwinylowy częściowo zhydrolizowany
Sodu laurylosiarczan
Talk
Tytanu dwutlenek (E171)
Żelaza tlenek żółty (E172)
Balversa 4 mg tabletki powlekane
Rdzeń tabletki
Kroskarmeloza sodowa
Magnezu stearynian (E572)
Mannitol (E421)
Meglumina
Celuloza mikrokrystaliczna (E460)
Otoczka (Opadry amb II)
Glicerolu monokaprylokapronian typu I
Alkohol poliwinylowy częściowo zhydrolizowany
Sodu laurylosiarczan
Talk
Tytanu dwutlenek (E171)
Żelaza tlenek żółty (E172
Żelaza tlenek czerwony (E172)
Balversa 5 mg tabletki powlekane
Rdzeń tabletki
Kroskarmeloza sodowa
Magnezu stearynian (E572)
Mannitol (E421)
Meglumina
Celuloza mikrokrystaliczna (E460)
Otoczka (Opadry amb II)
Glicerolu monokaprylokapronian typu I
Alkohol poliwinylowy częściowo zhydrolizowany
Sodu laurylosiarczan
Talk
Tytanu dwutlenek (E171)
Żelaza tlenek żółty (E172,
Żelaza tlenek czerwony (E172)
Żelaza tlenek czarny (E172)
6.2 Niezgodności farmaceutyczne
Nie dotyczy.
6.3 Okres ważności
Butelki
4 lata
6.4 Specjalne środki ostrożności podczas przechowywania
Brak specjalnych zaleceń dotyczących przechowywania produktu leczniczego.
6.5 Rodzaj i zawartość opakowania
Butelka
Butelka z HDPE (polietylenu o wysokiej gęstości) z zamknięciem z PP (polipropylenu) zabezpieczającym przed dziećmi i wkładką uszczelnioną indukcyjnie. Każde pudełko tekturowe zawiera jedną butelkę z 28, 56 lub 84 tabletkami powlekanymi.
Tabletka 3 mg:
- Każde pudełko 56 tabletek powlekanych zawiera jedną butelkę zawierającą 56 tabletek. • Każde pudełko 84 tabletki powlekane zawiera jedną butelkę zawierającą 84 tabletki.
Tabletka 4 mg:
- Każde pudełko 28 tabletek powlekanych zawiera jedną butelkę zawierającą 28 tabletek. • Każde pudełko 56 tabletek powlekanych zawiera jedną butelkę zawierającą 56 tabletek.
Tabletka 5 mg:
- Każde pudełko 28 tabletek powlekanych zawiera jedną butelkę zawierającą 28 tabletek. Nie wszystkie wielkości opakowań muszą znajdować się w obrocie.
6.6 Specjalne środki ostrożności dotyczące usuwania i przygotowania produktu leczniczego do
stosowania
Wszelkie niewykorzystane resztki produktu leczniczego lub jego odpady należy usunąć zgodnie z lokalnymi przepisami.
7. PODMIOT ODPOWIEDZIALNY POSIADAJĄCY POZWOLENIE NA DOPUSZCZENIE DO OBROTU
Janssen-Cilag International NV
Turnhoutseweg 30
B-2340 Beerse
Belgia
8. NUMER POZWOLENIA NA DOPUSZCZENIE DO OBROTU
EU/1/24/1841/003
EU/1/24/1841/004
EU/1/24/1841/008
EU/1/24/1841/009
EU/1/24/1841/011
9. DATA WYDANIA PIERWSZEGO POZWOLENIA NA DOPUSZCZENIE DO OBROTU
I DATA PRZEDŁUŻENIA POZWOLENIA
Data wydania pierwszego pozwolenia na dopuszczenie do obrotu: 22 sierpnia 2024
10. DATA ZATWIERDZENIA LUB CZĘŚCIOWEJ ZMIANY TEKSTU
CHARAKTERYSTYKI PRODUKTU LECZNICZEGO
Szczegółowe informacje o tym produkcie leczniczym są dostępne na stronie internetowej Europejskiej Agencji Leków https://www.ema.europa.eu.
Więcej informacji o leku Balversa