


Charakterystyka produktu leczniczego - Azacitidine Accord
Azacitidine Accord 25 mg/ml, proszek do sporządzania zawiesiny do wstrzykiwań
1. NAZWA PRODUKTU LECZNICZEGO
Azacitidine Accord 25 mg/ml, proszek do sporządzania zawiesiny do wstrzykiwań
2. SKŁAD JAKOŚCIOWY I ILOŚCIOWY
100 mg/fiolka:
Każda fiolka zawiera 100 mg azacytydyny. Po przygotowaniu każdy ml zawiesiny zawiera 25 mg azacytydyny.
150 mg/fiolka:
Każda fiolka zawiera 150 mg azacytydyny. Po przygotowaniu każdy ml zawiesiny zawiera 25 mg azacytydyny.
Pełny wykaz substancji pomocniczych, patrz punkt 6.1.
3. POSTAĆ FARMACEUTYCZNA
Proszek do sporządzania zawiesiny do wstrzykiwań.
Biały liofilizowany proszek lub krążek sprasowanego proszku.
4. SZCZEGÓŁOWE DANE KLINICZNE
4.1 Wskazania do stosowania
Produkt Azacitidine Accord jest wskazany do leczenia pacjentów dorosłych, niekwalifikujących się do przeszczepienia krwiotwórczych komórek macierzystych (ang. haematopoietic stem cell transplantation, HSCT), z:
- zespołami mielodysplastycznymi (ang. myelodysplastic syndromes, MDS) o pośrednim-2 i wysokim ryzyku, zgodnie z Międzynarodowym Punktowym Systemem Rokowniczym (ang. International Prognostic Scoring System, IPSS)
przewlekłą białaczką mielomonocytową (ang. chronic myelomonocytic leukaemia, CMML)
z 10-29% blastów w szpiku, bez choroby mieloproliferacyjnej,
- ostrą białaczką szpikową (ang. acute myeloid leukaemia, AML) z 20-30% blastów i wieloliniową dysplazją, zgodnie z klasyfikacją Światowej Organizacji Zdrowia (WHO),
- AML z >30% blastów w szpiku, zgodnie z klasyfikacją WHO.
4.2 Dawkowanie i sposób podawania
Leczenie produktem Azacitidine Accord powinno zostać rozpoczęte, a następnie kontrolowane, przez lekarza posiadającego doświadczenie w stosowaniu chemioterapeutyków. Pacjentom należy podać premedykację w postaci leków przeciwwymiotnych, w celu zapobieżenia nudnościom i wymiotom.
Dawkowanie
Zalecana dawka początkowa dla pierwszego cyklu leczenia dla wszystkich pacjentów, bez względu na początkowe hematologiczne wartości laboratoryjne, to 75 mg/m2 powierzchni ciała, podawane jako wstrzyknięcie podskórne, codziennie przez 7 dni, po czym następuje okres odpoczynku trwający 21 dni (28-dniowy cykl leczenia).
Zalecane jest leczenie pacjentów przez co najmniej 6 cykli. Leczenie należy kontynuować tak długo, jak pacjent odnosi z niego korzyści, lub do progresji choroby.
Należy obserwować pacjentów w kierunku odpowiedzi/toksyczności hematologicznej oraz nefrotoksyczności (patrz punkt 4.4); może być konieczne opóźnienie rozpoczęcia następnego cyklu lub zmniejszenie dawki w sposób opisany poniżej.
Produktu Azacitidine Accord nie należy podawać zamiennie z azacytydyną podawaną doustnie. Ze względu na różnice w ekspozycji, zalecenia dotyczące dawki i schematu dawkowania azacytydyny podawanej doustnie różnią się od zaleceń dla azacytydyny do wstrzykiwań. Pracownikom opieki zdrowotnej zaleca się sprawdzenie nazwy produktu leczniczego, dawki i drogi podania.
Testy laboratoryjne
Przed rozpoczęciem leczenia i przed każdym cyklem leczenia należy wykonać próby czynnościowe wątroby, oznaczyć stężenie kreatyniny oraz dwuwęglanów w surowicy. Pełną morfologię krwi należy wykonywać przed rozpoczęciem leczenia oraz tak często, jak to jest konieczne, aby obserwować odpowiedź i toksyczność, lecz nie rzadziej niż przed każdym cyklem leczenia.
Dostosowanie dawki z powodu toksyczności hematologicznej
Toksyczność hematologiczna jest zdefiniowana jako najniższa wartość (nadir) osiągnięta w danym cyklu, jeśli liczba płytek ≤ 50,0 x 10⁹/l i(lub) liczba bezwzględna neutrofili (ang. Absolute Neutrophil Count, ANC) ≤ 1 x 10⁹/l.
Regeneracja jest zdefiniowana jako zwiększenie linii komórkowej (-ych), dla których zaobserwowano toksyczność hematologiczną, przynajmniej o połowę różnicy między nadirem a liczbą początkową plus wartości nadiru (tzn. liczba krwinek w momencie regeneracji ≥ wartość nadiru + (0,5 x [liczba początkowa – wartość nadiru]).
Pacjenci bez obniżonej początkowej liczby krwinek (tzn. liczba krwinek białych (ang. white blood cells, WBC) ≥ 3,0 x 10⁹/l i ANC ≥ 1,5 x 10⁹/l oraz płytki ≥ 75,0 x 10⁹/l) przed pierwszym leczeniem W przypadku zaobserwowania toksyczności hematologicznej po leczeniu produktem Azacitidine Accord, należy opóźnić następny cykl leczenia do osiągnięcia regeneracji liczby płytek i ANC. Jeśli regeneracja nastąpiła w ciągu 14 dni, dostosowanie dawki nie jest konieczne. Jednak, jeśli regeneracja nie nastąpiła w ciągu 14 dni, należy obniżyć dawkę zgodnie z poniższą tabelą. Po zmodyfikowaniu dawki, czas trwania cyklu powinien wynosić ponownie 28 dni.
| Wartości nadiru w cyklu | % dawki w następnym cyklu, jeśli regeneracja* nie jest osiągnięta w ciągu 14 dni (%) | |
| ANC (x 109/l) | Płytki (x 109/l) | |
| ≤ 1,0 | ≤ 50,0 | 50% |
| > 1,0 | > 50,0 | 100% |
*Regeneracja = wartości ≥ wartość nadiru + (0,5 x [liczba początkowa – wartość nadiru])
Pacjenci z obniżoną początkową liczbą krwinek (tzn. WBC < 3,0 x 10⁹/l lub ANC < 1,5 x 10⁹/l lub płytki < 75,0 x 10⁹/l) przed pierwszym leczeniem
Po leczeniu produktem Azacitidine Accord, jeśli zmniejszenie WBC lub ANC, lub płytek, w porównaniu z wartościami przed leczeniem, wynosi ≤ 50%, lub więcej niż 50%, ale z poprawą w różnicowaniu którejkolwiek z linii komórkowych, nie należy opóźniać następnego cyklu ani dostosowywać dawki.
Jeśli zmniejszenie WBC lub ANC, lub płytek, w porównaniu z wartościami przed leczeniem, wynosi więcej niż 50 %, bez poprawy w różnicowaniu linii komórkowych, należy opóźnić następny cykl leczenia produktem Azacitidine Accord do osiągnięcia regeneracji liczby płytek i ANC. Jeśli regeneracja nastąpiła w ciągu 14 dni, dostosowanie dawki nie jest konieczne. Jednak, jeśli regeneracja nie nastąpiła w ciągu 14 dni, należy oznaczyć komórkowość szpiku kostnego. Jeśli komórkowość szpiku kostnego wynosi > 50%, nie należy dostosowywać dawki. Jeśli komórkowość szpiku kostnego wynosi ≤ 50%, należy opóźnić leczenie i obniżyć dawkę zgodnie z poniższą tabelą:
| Komórkowość szpiku kostnego | dawki w następnym cyklu, jeśli regeneracja nie jest osiągnięta w ciągu 14 dni (%) | |
| Regeneracja* ≤ 21 dni | Regeneracja* > 21 dni | |
| 15-50% | 100% | 50% |
| < 15% | 100% | 33% |
*Regeneracja = liczby ≥ wartość nadiru + (0,5 x [liczba początkowa – wartość nadiru])
Po modyfikacji dawki czas trwania następnego cyklu powinien wynosić ponownie 28 dni.
Specjalne grupy pacjentów
Pacjenci w podeszłym wieku
W przypadku pacjentów w podeszłym wieku nie zaleca się szczególnego dostosowywania dawki. Ponieważ w przypadku pacjentów w podeszłym wieku jest bardziej prawdopodobne występowanie zmniejszonej czynności nerek, u tych pacjentów użyteczne może być kontrolowanie czynności nerek.
Pacjenci z niewydolnością nerek
Azacytydyna może być podawana pacjentom z niewydolnością nerek bez dostosowywania dawki początkowej (patrz punkt 5.2). W przypadku wystąpienia niewyjaśnionego zmniejszenia się stężenia dwuwęglanów w surowicy do poziomu poniżej 20 mmol/l, należy obniżyć dawkę o 50% w następnym cyklu. W przypadku wystąpienia niewyjaśnionego wzrostu stężenia kreatyniny w surowicy lub azotu mocznikowego we krwi [ang. Blood Urea Nitrogen, BUN] do poziomu ≥ 2-krotności wartości początkowych i powyżej górnej granicy normy, należy opóźnić następny cykl, do czasu, gdy wartości osiągną z powrotem poziom prawidłowy lub początkowy, oraz obniżyć dawkę o 50% w następnym cyklu leczenia (patrz punkt 4.4).
Pacjenci z niewydolnością wątroby
Nie przeprowadzono formalnych badań z udziałem pacjentów z niewydolnością wątroby (patrz punkt 4.4). Pacjentów z ciężką niewydolnością narządową wątroby należy uważnie obserwować pod kątem wystąpienia zdarzeń niepożądanych. W przypadku pacjentów z niewydolnością wątroby, nie zaleca się szczególnej modyfikacji dawki początkowej przed rozpoczęciem leczenia; późniejsze modyfikacje dawek powinny być oparte na hematologicznych wartościach laboratoryjnych. Produkt Azacitidine Accord jest przeciwwskazany dla pacjentów z zaawansowanymi nowotworami złośliwymi wątroby (patrz punkty 4.3 i 4.4).
Dzieci i młodzież
Nie określono dotychczas bezpieczeństwa stosowania ani skuteczności azacytydyny u dzieci w wieku od 0 do 17 lat. Aktualne dane przedstawiono w punktach 4.8, 5.1 i 5.2, ale brak zaleceń dotyczących dawkowania.
Sposób podawania
Przygotowany produkt Azacitidine Accord należy wstrzykiwać podskórnie w ramię, udo lub brzuch. Należy zmieniać miejsca wstrzyknięcia. Nowe wstrzyknięcia należy podawać przynajmniej 2,5 cm od poprzedniego miejsca i nigdy nie wstrzykiwać w miejsca drażliwe, zasiniaczone, zaczerwienione lub stwardniałe.
Po sporządzeniu, zawiesina nie powinna być filtrowana. Instrukcja dotycząca rekonstytucji produktu leczniczego przed podaniem, patrz punkt 6.6.
4.3 Przeciwwskazania
Nadwrażliwość na substancję czynną lub na którąkolwiek substancję pomocniczą wymienioną w punkcie 6.1.
Zaawansowane nowotwory złośliwe wątroby (patrz punkt 4.4).
Karmienie piersią (patrz punkt 4.6).
4.4 Specjalne ostrzeżenia i środki ostrożności dotyczące stosowania
Toksyczność hematologiczna
Leczenie azacytydyną jest związane z występowaniem niedokrwistości, neutropenii i trombocytopenii, szczególnie w czasie pierwszych 2 cykli (patrz punkt 4.8). Należy wykonywać pełną morfologię krwi tak często, jak to jest konieczne, aby obserwować odpowiedź i toksyczność, jednak co najmniej przed każdym cyklem leczenia. Po podaniu zalecanej dawki dla pierwszego cyklu, należy obniżyć dawkę dla następnych cykli lub opóźnić jej podanie w oparciu o wartości nadiru i odpowiedź hematologiczną (patrz punkt 4.2). Należy poinstruować pacjenta, by niezwłocznie zgłaszał epizody gorączkowe. Pacjenci i lekarze powinni być również poinstruowani, by zwracali uwagę na objawy przedmiotowe i podmiotowe krwawienia.
Niewydolność wątroby
Nie przeprowadzono formalnych badań z udziałem pacjentów z niewydolnością wątroby. U pacjentów z rozległym obciążeniem nowotworem z powodu choroby przerzutowej, zgłaszano występowanie postępującej śpiączki wątrobowej i śmierci podczas leczenia azacytydyną, w szczególności u pacjentów z początkowym stężeniem albuminy w surowicy < 30 g/l. Azacytydyna jest przeciwwskazana dla pacjentów z zaawansowanymi nowotworami złośliwymi wątroby (patrz punkt 4.3).
Niewydolność nerek
Zaburzenia czynności nerek, począwszy od podwyższonego stężenia kreatyniny w surowicy aż po niewydolność nerek i śmierć, były zgłaszane u pacjentów leczonych dożylnie azacytydyną w skojarzeniu z innymi chemioterapeutykami. Dodatkowo, u 5 pacjentów z przewlekłą białaczką szpikową (ang. Chronic Myelogenous Leukaemia, CML), leczonych azacytydyną i etopozydem, rozwinęła się kwasica kanalikowo-nerkowa, zdefiniowana jako obniżenie stężenia dwuwęglanów w surowicy do < 20 mmol/l, któremu towarzyszyły mocz zasadowy i hipokaliemia (stężenie potasu w surowicy < 3 mmol/l). W przypadku wystąpienia niewyjaśnionego obniżenia stężenia dwuwęglanów w surowicy (< 20 mmol/l) lub wzrostów stężenia kreatyniny w surowicy lub BUN, należy zmniejszyć dawkę lub opóźnić podanie leku (patrz punkt 4.2).
Należy poinstruować pacjentów, aby natychmiast zgłaszali pracownikom opieki zdrowotnej wystąpienie skąpomoczu i bezmoczu.
Chociaż nie zaobserwowano klinicznie istotnych różnic w częstości występowania działań niepożądanych między pacjentami z prawidłową czynnością nerek a pacjentami z niewydolnością nerek, należy ściśle obserwować pacjentów z niewydolnością nerek w celu wykrycia toksyczności, ponieważ azacytydyna i(lub) jej metabolity są wydalane głównie przez nerki (patrz punkt 4.2).
Testy laboratoryjne
Przed rozpoczęciem leczenia i przed każdym cyklem leczenia należy wykonać próby czynnościowe wątroby, oznaczyć stężenie kreatyniny oraz dwuwęglanów w surowicy. Pełną morfologię krwi należy wykonywać przed rozpoczęciem leczenia oraz tak często, jak to jest konieczne, aby obserwować odpowiedź i toksyczność, lecz nie rzadziej niż przed każdym cyklem leczenia, patrz punkt 4.8.
Choroby serca i płuc
Pacjenci z ciężką zastoinową niewydolnością serca, klinicznie niestabilną chorobą serca lub chorobą płuc w wywiadzie, byli wykluczeni z głównych badań rejestracyjnych (AZA PH GL 2003 CL 001 oraz AZA-AML-001), i z tego powodu nie ustalono bezpieczeństwa stosowania ani skuteczności azacytydyny u tych pacjentów. Najnowsze dane z badań klinicznych u pacjentów z chorobami serca i płuc w wywiadzie wykazały istotne zwiększenie częstości zdarzeń dotyczących serca związanych ze stosowaniem azacytydyny (patrz punkt 4.8). Dlatego zaleca się zachowanie ostrożności przy przepisywaniu azacytydyny tym pacjentom. Przed oraz w trakcie leczenia należy rozważyć przeprowadzenie oceny wydolności krążeniowo-oddechowej.
Martwicze zapalenie powięzi
U pacjentów leczonych azacytydyną zgłaszano przypadki martwiczego zapalenia powięzi, w tym przypadki zakończone zgonem. W pacjentów, u których wystąpi martwicze zapalenie powięzi, należy przerwać podawanie azacytydyny oraz bezzwłocznie wdrożyć właściwe leczenie.
Zespół rozpadu guza
Ryzyko zespołu rozpadu guza dotyczy pacjentów z dużym rozmiarem guza przed zastosowaniem leczenia. Tacy pacjenci powinni być starannie monitorowani i należy podjąć u nich odpowiednie środki ostrożności.
Zespół różnicowania
U pacjentów otrzymujących azacytydyny do wstrzykiwań zgłaszano przypadki zespołu różnicowania (znanego także jako zespół kwasu retinowego). Zespół różnicowania może skutkować zgonem, a objawy kliniczne mogą obejmować niewydolność oddechową, nacieki w płucach, gorączkę, wysypkę, obrzęk płuc, obrzęk obwodowy, szybki przyrost masy ciała, wysięk do opłucnej, wysięk do osierdzia, niedociśnienie i zaburzenia czynności nerek (patrz punkt 4.8). Należy rozważyć leczenie dużymi dawkami dożylnych kortykosteroidów i monitorowanie parametrów hemodynamicznych w razie pierwszego wystąpienia objawów przedmiotowych i podmiotowych, wskazujących na zespół różnicowania. Należy rozważyć czasowe przerwanie stosowania produktu azacytydyny do wstrzykiwań do czasu ustąpienia objawów i w razie ponownego ich wystąpienia należy zachować ostrożność.
4.5 Interakcje z innymi produktami leczniczymi i inne rodzaje interakcji
W oparciu o dane z badań in vitro, nie wydaje się, by w metabolizmie azacytydyny uczestniczyły izoenzymy cytochromu P450 (CYP), UDP-glukuronozylotransferazy (UGT), sulfotransferazy (SULT) ani transferazy glutationowe (GST). Z tego powodu uznaje się, że interakcje in vivo związane z tymi enzymami metabolizującymi są mało prawdopodobne.
Klinicznie istotne działania hamujące lub indukujące azacytydyny na enzymy cytochromu P450 są mało prawdopodobne (patrz punkt 5.2).
Nie przeprowadzono formalnych badań klinicznych azacytydyny dotyczących interakcji.
4.6 Wpływ na płodność, ciążę i laktację
Kobiety w wieku rozrodczym / Antykoncepcja u mężczyzn i kobiet
Kobiety w wieku rozrodczym muszą stosować skuteczną metodę antykoncepcji w trakcie leczenia i przez co najmniej 6 miesięcy po okresie leczenia. Należy poinstruować mężczyzn, aby podczas leczenia nie spłodzili dziecka oraz by stosowali skuteczną antykoncepcję w trakcie leczenia i przez co najmniej 3 miesiące po okresie leczenia.
Ciąża
Brak wystarczających danych dotyczących stosowania azacytydyny u kobiet w ciąży. Badania na myszach wykazały szkodliwy wpływ na reprodukcję (patrz punkt 5.3). Zagrożenie dla człowieka nie jest znane. W oparciu o wyniki z badań na zwierzętach i mechanizm działania azacytydyny, nie zaleca się stosowania jej w okresie ciąży, szczególnie w pierwszym trymestrze, chyba że jest to wyraźnie konieczne. W każdym indywidualnym przypadku należy rozważyć stosunek korzyści z leczenia do możliwego zagrożenia dla płodu.
Karmienie piersią
Nie wiadomo, czy azacytydyna lub jej metabolity przenikają do mleka ludzkiego. Ze względu na potencjalne ciężkie działania niepożądane u karmionego dziecka, karmienie piersią jest przeciwwskazane podczas leczenia azacytydyną.
Płodność
Brak danych dotyczących wpływu azacytydyny na płodność u ludzi. U zwierząt udokumentowano działania niepożądane azacytydyny na męską płodność (patrz punkt 5.3). Przed rozpoczęciem leczenia należy doradzić pacjentom płci męskiej, aby zasięgnęli porady na temat przechowywania nasienia.
4.7 Wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn
Azacytydyna wywiera niewielki lub umiarkowany wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn. Podczas stosowania azacytydyny zgłaszano przypadki zmęczenia. Z tego powodu zaleca się ostrożność podczas prowadzenia pojazdu lub obsługiwania maszyn.
4.8 Działania niepożądane
Podsumowanie profilu bezpieczeństwa
Dorośli pacjenci z MDS, CMML oraz AML (20-30% blastów w szpiku)
Działania niepożądane uważane za możliwie lub prawdopodobnie związane z podawaniem azacytydyny wystąpiły u 97% pacjentów.
Najczęściej występujące ciężkie działania niepożądane, zaobserwowane w kluczowym badaniu (AZA PH GL 2003 CL 001) obejmują neutropenię z gorączką (8,0%) oraz niedokrwistość (2,3%), działanie te zgłaszano również w badaniach wspomagających (CALGB 9221 oraz CALGB 8921). Inne ciężkie działania niepożądane w tych 3 badaniach obejmowały zakażenia, takie jak posocznica neutropeniczna (0,8%) i zapalenie płuc (2,5%) (w niektórych przypadkach prowadzące do śmierci), trombocytopenię (3,5%), reakcje nadwrażliwości (0,25%) i zdarzenia krwotoczne (np. krwotok mózgowy [0,5%], krwotok żołądkowo-jelitowy [0,8%] oraz krwotok śródczaszkowy [0,5%]).
Najczęściej zgłaszanymi działaniami niepożądanymi w czasie leczenia azacytydyną były reakcje hematologiczne (71,4%), w tym trombocytopenia, neutropenia i leukopenia (zazwyczaj stopnia 3.- 4.), zdarzenia żołądkowo-jelitowe (60,6%), w tym nudności, wymioty (zazwyczaj stopnia 1.-2.) lub odczyny w miejscu podania (77,1%, zazwyczaj stopnia 1.-2.).
Dorośli pacjenci w wieku 65 lat lub powyżej z AML z >30% blastów w szpiku Najczęściej występujące ciężkie działania niepożądane (≥ 10%), zaobserwowane w badaniu AZA-AML-001 w grupie azacytydyny obejmują gorączkę neutropeniczną (25,0%), zapalenie płuc (20,3%) oraz gorączkę (10,6%). Inne, rzadziej występujące, ciężkie działania niepożądane w grupie azacytydyny obejmowały posocznicę (5,1%), niedokrwistość (4,2%), posocznicę neutropeniczną (3,0%), zakażenie dróg moczowych (3,0%), trombocytopenię (2,5%), neutropenię (2,1%), zapalenie tkanki łącznej (2,1%), zawroty głowy (2,1%) oraz duszność (2,1%).
Najczęściej zgłaszanymi (≥ 30%) działaniami niepożądanymi w czasie leczenia azacytydyną były zdarzenia żołądkowo-jelitowe, w tym zaparcia (41,9%), nudności (39,8%) oraz biegunka (36,9% , zazwyczaj stopnia 1.-2.), zaburzenia ogólne i stany w miejscu podania, w tym gorączka (37,7%, zazwyczaj stopnia 1.-2.), oraz zdarzenia hematologiczne, w tym gorączka neutropeniczna (32,2%) oraz neutropenia (30,1%,zazwyczaj stopnia 3.-4.).
Tabelaryczne zestawienie działań niepożądanych
Tabela 1 poniżej przedstawia działania niepożądane związane z leczeniem azacytydyną, zaobserwowane w głównych badaniach klinicznych dotyczących MDS i AML oraz po wprowadzeniu produktu do obrotu.
Częstość występowania jest określona jako: bardzo często (≥ 1/10), często (≥ 1/100 do < 1/10), niezbyt często (≥ 1/1 000 do < 1/100), rzadko (≥ 1/10 000 do < 1/1 000), bardzo rzadko (< 1/10 000), częstość nieznana (nie może być określona na podstawie dostępnych danych). W obrębie każdej grupy
o określonej częstości występowania, objawy niepożądane są wymienione zgodnie ze zmniejszającym się nasileniem. Działania niepożądane przedstawiono w poniższej tabeli zgodnie z największą częstością występowania obserwowaną w którymkolwiek spośród głównych badań klinicznych.
Tabela 1: Działania niepożądane zgłaszane u pacjentów z MDS lub AML leczonych azacytydyną (w badaniach klinicznych oraz po wprowadzeniu do obrotu)
| Klasyfikacja układów i narządów | Bardzo często | Często | Niezbyt często | Rzadko | Częstość nieznana |
| Zakażenia i zarażenia pasożytnicze | zapalenie płuc* (w tym bakteryjne, wirusowe i grzybicze), zapalenie nosogardzieli | posocznica* (w tym bakteryjna, wirusowa i grzybicza), posocznica neutropeniczna*, zakażenie dróg oddechowych (w tym górnych dróg oddechowych i oskrzeli), zakażenie dróg moczowych, zapalenie tkanki łącznej, zapelenie uchyłków, grzybica jamy ustnej, zapalenie zatok, zapalenie gardła, zapalenie śluzówki nosa, opryszczka pospolita, zakażenie skóry | martwicze zapalenie powięzi* | ||
Nowotwory łagodne, złośliwe i nieokreślone (w tym torbiele i polipy) | zezpół różnicowa nia*, a | ||||
| Zaburzenia krwi i układu chłonnego | gorączka neutropeniczna*, neutropenia, leukopenia, trombocytopenia, niedokrwistość | pancytopenia*, niewydolność szpiku kostnego | |||
Zaburzenia układu immunologiczneg o | reakcje nadwrażliwoś ci | ||||
| Zaburzenia metabolizmu i odżywiania | anoreksja, zmiejszone łaknienie, hipokaliemia | odwodnienie | zespół rozpadu guza | ||
| Zaburzenia psychiczne | bezsenność | stan splątania, lęk | |||
Zaburzenia układu nerwowego | zawroty głowy, ból głowy | krwotok śródczaszkowy*, omdlenie, senność, letarg |
| Klasyfikacja układów i narządów | Bardzo często | Często | Niezbyt często | Rzadko | Częstość nieznana |
| Zaburzenia oka | krwotok oczny, krwotok spojówkowy | ||||
| Zaburzenia serca | wysięk osierdziowy | zapalenie osierdzia | |||
| Zaburzenia naczyniowe | niedociśnienie tętnicze*, nadciśnienie tętnicze, niedociśnienie ortostatyczne, krwiaki | ||||
Zaburzenia układu oddechowego, klatki piersiowej i śródpiersia | duszność, krwawienie z nosa | wysięk opłucnowy, duszność wysiłkowa, ból gardła i krtani | choroba śródmiąższ owa płuc | ||
| Zaburzenia żołądka i jelit | biegunka, wymioty, zaparcia, nudności, ból brzucha (w tym dyskomfort brzucha i nadbrzusza) | krwotok żołądkowo-jelitow y* (w tym krwotok z jamy ustnej), krwotok hemoroidalny, zapalenie jamy ustnej, krwawienie dziąseł, dyspepsja | |||
| Zaburzenia wątroby i dróg żółciowych | niewydolność wątroby*, postępująca śpiączka wątrobowa | ||||
Zaburzenia skóry i tkanki podskórnej | wybroczyny punktowe, świąd (w tym uogólniony), wysypka, podskórne wylewy krwawe | plamica, łysienie, pokrzywka, rumień, wybroczyny plamkowe | ostra gorączkowa dermatoza neutrofilowa, ropne zgorzelinowe zapalenie skóry (łac. pyoderma gangrenosum) | zapalenie naczyń skóry | |
Zaburzenia mięśniowo- szkieletowe i tkanki łącznej | bóle stawów, bóle mięśniowo- szkieletowe (w tym pleców, kości i ból w kończynie) | skurcze mięśni, bóle mięśniowe | |||
| Zaburzenia nerek i dróg moczowych | niewydolność nerek*, krwiomocz, podwyższone stężenie kreatyniny w surowicy | nerkowa kwasica kanalikowa |
| Klasyfikacja układów i narządów | Bardzo często | Często | Niezbyt często | Rzadko | Częstość nieznana |
Zaburzenia ogólne i stany w miejscu podania | gorączka*, zmęczenie, osłabienie, bóle klatki piersiowej, rumień w miejscu podania, ból w miejscu podania, odczyn w miejscu podania (nieokreślony) | siniaki, krwiaki, stwardnienie, wysypka, świąd, stan zapalny, odbarwienie, guzki i krwotok (w miejscu wstrzyknięcia). złe samopoczucie, dreszcze, krwawienie w miejscu wkłucia cewnika | martwica miejsca wstrzyknię cia (w miejscu wstrzyknię cia) | ||
Badania diagnostyczne | zmniejszenie masy ciała |
*= zgłaszano rzadko przypadki śmiertelne
a = patrz punkt 4.4
Opis wybranych działań niepożądanych
Hematologiczne działania niepożądane
Najczęściej zgłaszane (≥ 10%) hematologiczne działania niepożądane związane z leczeniem azacytydyną obejmują niedokrwistość, trombocytopenię, neutropenię, gorączkę neutropeniczną i leukopenię, które były zazwyczaj stopnia 3. lub 4. Ryzyko wystąpienia tych zdarzeń jest większe podczas pierwszych 2 cykli, po czym u pacjentów z przywróconą czynnością układu krwiotwórczego występują one z mniejszą częstością. W przypadku większości hematologicznych działań niepożądanych, zastosowano rutynowe kontrole pełnej morfologii krwi i opóźnienie podawania azacytydyny w następnym cyklu, profilaktyczne podanie antybiotyków i(lub) w miarę potrzeb wspomaganie czynnikami wzrostu (np. G-CSF) w neutropenii, oraz przetoczenia krwi w niedokrwistości lub trombocytopenii.
Zakażenia
Mielosupresja może prowadzić do neutropenii i zwiększonego ryzyka wystąpienia zakażeń. U pacjentów otrzymujących azacytydynę były zgłaszane ciężkie działania niepożądane, takie jak posocznica, w tym posocznica neutropeniczna i zapalenie płuc, w niektórych przypadkach ze skutekiem śmiertelnym. Zakażenia można leczyć stosując leki przeciwzakaźne oraz wspomaganie czynnikami wzrostu (np. G-CSF) w przypadku neutropenii.
Krwawienia
U pacjentów otrzymujących azacytydynę może wystąpić krwawienie. Zgłaszano ciężkie działania niepożądane, takie jak krwotok żołądkowo-jelitowy i krwotok śródczaszkowy. Pacjentów należy obserwować pod kątem objawów przedmiotowych i podmiotowych krwawienia, w szczególności pacjentów z istniejącą uprzednio bądź związaną z leczeniem trombocytopenią.
Nadwrażliwość
U pacjentów otrzymujących azacytydynę zgłaszano ciężkie reakcje nadwrażliwości. W przypadku reakcji rzekomoanafilaktycznych leczenie azacytydyną należy niezwłocznie przerwać i rozpocząć odpowiednie leczenie objawowe.
Działania niepożądane dotyczące skóry i tkanki podskórnej
Większość działań niepożądanych dotyczących skóry i tkanki podskórnej była związana z miejscem podania. W badaniach głównych żadne z tych działań niepożądanych nie prowadziło do przerwania podawania azacytydyny, ani do obniżenia dawki azacytydyny. Większość działań niepożądanych wystąpiła podczas pierwszych 2 cykli leczenia i zwykle zmniejszała się w następnych cyklach. Działania niepożądane dotyczące tkanki podskórnej, takie jak wysypka/stan zapalny/świąd w miejscu podania, wysypka, rumień i uszkodzenie skóry, mogą wymagać równoczesnego zastosowania produktów leczniczych, takich jak leki przeciwhistaminowe, kortykosteroidy i niesteroidowe przeciwzapalne produkty lecznicze (NLPZ). Tego typu reakcje skórne należy odróżniać od zakażeń tkanek miękkich, występujących niekiedy w miejscu wkłucia. Po wprowadzeniu azacytydyny do obrotu zgłaszano występowanie zakażeń tkanek miękkich, w tym zapalenia tkanki łącznej i martwiczego zapalenia powięzi, w rzadkich przypadkach wiodącego do zgonu. Leczenie zakaźnych działań niepożądanych, patrz punkt 4.8 Zakażenia.
Działania niepożądane żołądkowo-jelitowe
Najczęściej zgłaszane działania niepożądane dotyczące żołądka i jelit, związane z leczeniem azacytydyną, obejmowały zaparcia, biegunkę, nudności i wymioty. Te działania niepożądane leczono objawowo lekami przeciwwymiotnymi na nudności i wymioty, lekami przeciwbiegunkowymi na biegunkę oraz lekami przeczyszczającymi i(lub) środkami zmiękczającymi stolec na zaparcia.
Działania niepożądane dotyczące nerek
Zaburzenia czynności nerek, począwszy od podwyższonego stężenia kreatyniny w surowicy oraz krwiomoczu, aż po nerkową kwasicę kanalikową, niewydolność nerek i śmierć, były zgłaszane u pacjentów leczonych azacytydyną (patrz punkt 4.4).
Działania niepożądane dotyczące wątroby
U pacjentów z rozległym obciążeniem nowotworem z powodu choroby przerzutowej, zgłaszano występowanie niewydolności wątroby, postępującej śpiączki wątrobowej i przypadki śmierci podczas leczenia azacytydyną (patrz punkt 4.4).
Zdarzenia dotyczące serca
Dane z badania klinicznego, do którego możliwe było włączenie pacjentów z chorobą układu sercowo-naczyniowego lub chorobą płuc, wykazały zwiększenie częstości zdarzeń dotyczących serca u pacjentów z noworozpoznaną ostrą białaczką szpikową (AML) leczonych azacytydyną (patrz punkt 4.4).
Pacjenci w podeszłym wieku
Informacje dotyczące bezpieczeństwa stosowania azacytydyny u pacjentów w wieku ≥ 85 lat są ograniczone (w badaniu AZA-AML-001 leczono 14 [5,9%] pacjentów w wieku ≥ 85 lat).
Dzieci i młodzież
W badaniu AZA-JMML-001 azacytydyną leczono 28 pacjentów pediatrycznych (w wieku od jednego miesiąca do mniej niż 18 lat) z MDS (n = 10) albo młodzieńczą białaczką mielomonocytową (ang. juvenile myelomonocytic leukaemia, JMML; n = 18; patrz punkt 5.1).
U wszystkich 28 pacjentów wystąpiło co najmniej jedno zdarzenie niepożądane, a u 17 (60,7%) wystąpiło co najmniej jedno zdarzenie związane z leczeniem. Najczęściej zgłaszanymi zdarzeniami niepożądanymi w ogólnej populacji dzieci i młodzieży były gorączka, zdarzenia hematologiczne, w tym niedokrwistość, trombocytopenia i gorączka neutropeniczna, a także zdarzenia dotyczące przewodu pokarmowego, w tym zaparcia i wymioty.
U 3 (trzech) uczestników wystąpiło zdarzenie zaobserwowane w czasie leczenia, prowadzące do przerwania przyjmowania leku (gorączka, progresja choroby i ból brzucha).
W badaniu AZA-AML-004 siedmiu pacjentów pediatrycznych (w wieku od dwóch do 12 lat) otrzymało azacytydynę w celu leczenia nawrotu molekularnego AML po pierwszej remisji całkowitej (complete remission, CR1; patrz punkt 5.1).
U wszystkich siedmiu pacjentów wystąpiło przynajmniej jedno zdarzenie niepożądane związane z leczeniem. Najczęściej zgłaszanymi zdarzeniami niepożądanymi były neutropenia, nudności, leukopenia, trombocytopenia, biegunka i zwiększenie aktywności aminotransferazy alaninowej (AlAT). U dwóch pacjentów wystąpiło zdarzenie związane z leczeniem prowadzące do przerwania przyjmowania dawek (gorączka neutropeniczna, neutropenia).
Wśród ograniczonej liczby pacjentów pediatrycznych leczonych azacytydyną w trakcie badania klinicznego nie zidentyfikowano żadnych nowych sygnałów dotyczących bezpieczeństwa. Ogólny profil bezpieczeństwa był zgodny z profilem bezpieczeństwa w populacji osób dorosłych.
Zgłaszanie podejrzewanych działań niepożądanych
Po dopuszczeniu produktu leczniczego do obrotu istotne jest zgłaszanie podejrzewanych działań niepożądanych. Umożliwia to nieprzerwane monitorowanie stosunku korzyści do ryzyka stosowania produktu leczniczego. Osoby należące do fachowego personelu medycznego powinny zgłaszać wszelkie podejrzewane działania niepożądane za pośrednictwem krajowego systemu zgłaszania wymienionego w załączniku V.
4.9 Przedawkowanie
W czasie badań klinicznych zgłoszono jeden przypadek przedawkowania azacytydyny. U pacjenta wystąpiła biegunka, nudności i wymioty po otrzymaniu pojedynczej dawki dożylnej około 290 mg/m2, co stanowi prawie 4-krotność zalecanej dawki początkowej.
W przypadku przedawkowania, pacjenta należy obserwować wykonując odpowiednie badania krwi, oraz w razie potrzeby podać mu leczenie wspomagające. Nie jest znane antidotum na przedawkowanie azacytydyny.
5. WŁAŚCIWOŚCI FARMAKOLOGICZNE
5.1 Właściwości farmakodynamiczne
Grupa farmakoterapeutyczna: Lek przeciwnowotworowy, analogi pirymidyn; kod ATC: L01BC07
Mechanizm działania
Uważa się, że azacytydyna działa przeciwnowotworowo poprzez wielorakie mechanizmy, w tym cytotoksyczność wobec nieprawidłowych komórek krwiotwórczych w szpiku kostnym i hipometylację DNA. Działania cytotoksyczne azacytydyny mogą wynikać z wielorakich mechanizmów, w tym zahamowania syntezy DNA, RNA i białek, włączania jej do RNA i DNA oraz aktywacji szlaków odpowiedzi na uszkodzenie DNA. Komórki nieproliferujące są względnie niewrażliwe na azacytydynę. Włączenie azacytydyny do DNA powoduje dezaktywację metylotransferaz DNA, co prowadzi do hipometylacji DNA. Hipometylacja DNA nieprawidłowo metylowanych genów zaangażowanych w normalną regulację cyklu komórkowego, różnicowanie i szlaki śmierci komórkowej, może prowadzić do ponownej ekspresji genów oraz przywrócenia komórkom nowotworowym zdolności do supresji nowotworu. Względne znaczenie hipometylacji DNA dla wyników klinicznych, w porównaniu z cytotoksycznością lub innymi aktywnościami azacytydyny, nie zostało ustalone.
Skuteczność kliniczna i bezpieczeństwo stosowania
Dorośli pacjenci (MDS, CMML oraz AML [20-30% blastów w szpiku])
Skuteczność i bezpieczeństwo stosowania azacytydyny były badane w międzynarodowym, wieloośrodkowym, kontrolowanym, prowadzonym metodą otwartej próby, randomizowanym badaniu porównawczym fazy 3. w grupach równoległych (AZA PH GL 2003 CL 001) z udziałem dorosłych pacjentów z: MDS o pośrednim-2 i wysokim ryzyku zgodnie z Międzynarodowym Punktowym Systemem Rokowniczym (IPSS), niedokrwistością oporną na leczenie z nadmiarem blastów (ang. refractory anaemia with excess blasts, RAEB), niedokrwistością oporną na leczenie z nadmiarem blastów w okresie transformacji (ang. refractory anaemia with excess blasts in transformation, RAEB-T) oraz zmodyfikowaną przewlekłą białaczką mielomonocytową (ang. modified chronic myelomonocytic leukaemia, mCMML) zgodnie z systemem klasyfikacji French American British (FAB). Pacjenci z RAEB-T (21-30% blastów) są obecnie uznawani według aktualnej klasyfikacji WHO za pacjentów z ostrą białaczką szpikową (AML). Azacytydynę i najlepsze leczenie objawowe (ang. best supportive care, BSC) (n = 179) porównywano z tradycyjnymi metodami leczenia (ang. conventional care regimens, CCR). CCR składało się z samego BSC (n = 105), cytarabiny w małych dawkach i BSC (n = 49), lub standardowej chemioterapii indukcyjnej i BSC (n = 25). Przed randomizacją pacjenci byli wstępnie przydzielani przez lekarza prowadzącego do jednej z 3 metod CCR. Pacjenci, którzy nie zostali przydzieleni losowo do grupy otrzymującej azacytydynę, otrzymywali leczenie wstępnie wybrane przez lekarza prowadzącego. Jednym z kryteriów włączenia było wymaganie, by stan pacjentów wg. Eastern Cooperative Oncology Group (ECOG) był w zakresie 0-2. Pacjenci z wtórnym MDS byli wykluczeni z badania. Pierwszorzędowym parametrem końcowym badania był całkowity czas przeżycia. Azacytydyna była podawana podskórnie w dawce 75 mg/m2 na dobę przez 7 dni, po czym następuje okres odpoczynku trwający 21 dni (28-dniowy cykl leczenia), przez mediana 9 cykli (zakres = 1-39) i średnia 10,2 cyklu. W populacji włączonej do badania (ang. Intent to Treat, ITT) mediana wieku wynosiła 69 lat (zakres 38-88 lat).
W analizie ITT 358 pacjentów (179 otrzymujących azacytydynę i 179 otrzymujących CCR) leczenie azacytydyną było związane z medianą czasu przeżycia wynoszącą 24,46 miesiąca w porównaniu z 15,02 miesiąca w przypadku pacjentów otrzymujących leczenie CCR, czyli różnica wynosiła 9,4 miesiąca, z wartością p wynoszącą 0,0001 w stratyfikowanym teście log-rank. Współczynnik ryzyka (ang. hazard ratio, HR) dla efektu leczenia wynosił 0,58 (95% CI: 0,43; 0,77). Dwuletni czas przeżycia wynosił 50,8% dla pacjentów otrzymujących azacytydynę wobec 26,2% dla pacjentów otrzymujących CCR (p < 0,0001).
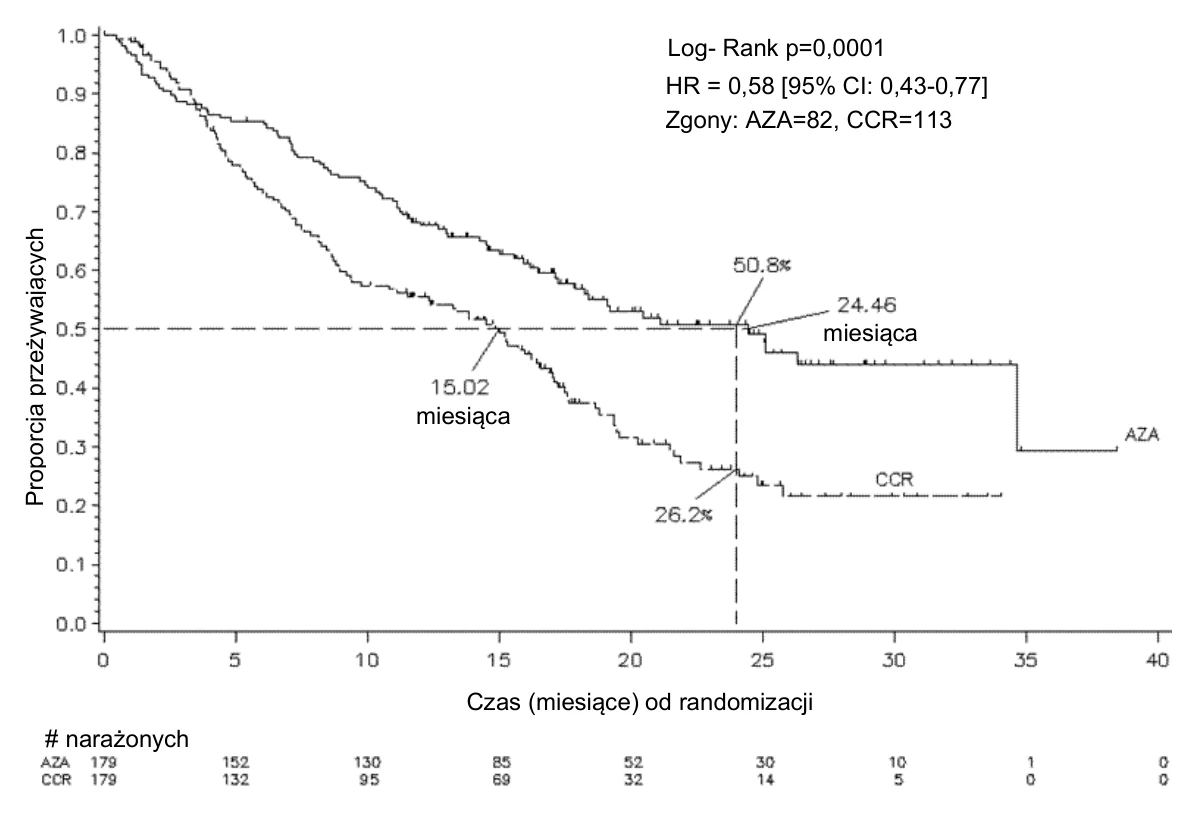
LEGENDA:
AZA = azacytydyna; CCR = tradycyjne metody leczenia; CI (ang. confidence interval) = przedział ufności; HR (ang. hazard ratio) = współczynnik ryzyka
Korzyści odnośnie czasu przeżycia po podawaniu azacytydyny były zgodne, niezależnie od opcji leczenia CCR (samo BSC, cytarabina w niskiej dawce i BSC lub standardowa chemioterapia indukcyjna i BSC) zastosowanej w grupie kontrolnej.
Podczas analizy podgrup cytogenetycznych IPSS zaobserwowano podobne wyniki w odniesieniu do mediany całkowitego czasu przeżycia we wszystkich grupach (dobra, pośrednia, zła cytogenetyka, w tym monosomia 7).
W analizach podgrup wiekowych zaobserwowano zwiększenie mediany całkowitego czasu przeżycia dla wszystkich grup (< 65 lat, ≥ 65 lat i ≥ 75 lat).
Leczenie azacytydyną było powiązane z medianą czasu do zgonu lub transformacji w AML wynoszącą 13,0 miesięcy, wobec 7,6 miesiąca w przypadku pacjentów otrzymujących leczenie CCR; poprawa wynosiła 5,4 miesiąca z wartością p wynoszącą 0,0025 w stratyfikowanym teście log-rank.
Leczenie azacytydyną było również powiązane ze zmniejszeniem częstości występowania cytopenii i związanych z nimi objawów. Leczenie azacytydyną prowadziło do obniżenia potrzeby przetoczeń czerwonych krwinek (ang. red blood cells, RBC) i płytek krwi. Spośród pacjentów w grupie otrzymującej azacytydynę, zależnych od przetoczeń czerwonych krwinek na początku badania, 45,0% uniezależniło się od przetoczeń czerwonych krwinek podczas okresu leczenia, w porównaniu z 11,4% pacjentów w złożonej grupie leczonej CCR (statystycznie istotna (p < 0,0001) różnica wynosząca 33,6% (95% CI: 22,4; 44,6)). U pacjentów, którzy na początku badania byli zależni od przetoczeń czerwonych krwinek i uniezależnili się od nich, mediana czasu trwania niezależności od przetoczeń czerwonych krwinek, w grupie otrzymującej azacytydynę wynosiła 13 miesięcy.
Odpowiedź była oceniana przez badacza lub niezależną komisję rewizyjną (ang. Independent Review Committee, IRC). Odpowiedź ogółem (remisja całkowita [ang. complete remission, CR] + remisja częściowa [ang. partial remission, PR]) według ustaleń badacza wynosiła 29% w grupie otrzymującej azacytydynę i 12% w złożonej grupie leczonej CCR (p = 0,0001). Odpowiedź ogółem (CR + PR) według ustaleń IRC w badaniu AZA PH GL 2003 CL 001 wynosiła 7% (12/179) w grupie otrzymującej azacytydynę w porównaniu z 1% (2/179) w złożonej grupie leczonej CCR (p = 0,0113). Różnice między oceną odpowiedzi przez IRC i badacza wynikały z kryteriów Międzynarodowej Grupy Roboczej (ang. International Working Group, IWG), według których wymagana jest poprawa morfologii krwi obwodowej i utrzymanie poprawy przez co najmniej 56 dni. Korzyści odnośnie czasu przeżycia wykazano również u pacjentów, którzy nie uzyskali całkowitej/częściowej odpowiedzi po leczeniu azacytydyną. Poprawa hematologiczna (większa lub mniejsza) według ustaleń IRC była uzyskana u 49% pacjentów otrzymujących azacytydynę w porównaniu z 29% pacjentów w złożonej grupie leczonej CCR (p < 0,0001).
U pacjentów z jedną lub kilkoma nieprawidłowościami cytogenetycznymi na początku badania, procent pacjentów z większą odpowiedzią cytogenetyczną był podobny w grupie otrzymującej azacytydynę i w złożonej grupie leczonej CCR. Mniejsza odpowiedź cytogenetyczna była statystycznie istotnie (p = 0,0015) wyższa w grupie otrzymującej azacytydynę (34%) w porównaniu ze złożoną grupą leczoną CCR (10%).
Dorośli pacjenci w wieku 65 lat lub powyżej z AML z >30% blastów w szpiku Przedstawione poniżej wyniki dotyczą populacji ITT badania AZA-AML-001 (zatwierdzone wskazania znajdują się w punkcie 4.1).
Skuteczność oraz bezpieczeństwo stosowania azacytydyny oceniono w międzynarodowym, wieloośrodkowym, kontrolowanym, otwartym badaniu klinicznym fazy 3. z grupami równoległymi, w grupie pacjentów w wieku 65 lat lub powyżej z noworozpoznaną pierwotną lub wtórną AML z >30% blastów w szpiku zgodnie z klasyfikacją WHO, niekwalifikujących się do przeszczepienia krwiotwórczych komórek macierzystych. Azacytydynę z BSC (n=241) porównywano z CCR. CCR zawierającego tylko BSC (n=45), z cytarabiną w małych dawkach z BSC (n=158) lub ze standardową intensywną chemioterapią złożoną z cytarabiny i antracykliny oraz BSC (n=44). Przed randomizacją pacjenci byli wstępnie przydzielani przez lekarza prowadzącego do jednej z 3 metod CCR. Pacjenci, którzy nie zostali przydzieleni losowo do grupy otrzymującej azacytydynę, otrzymywali leczenie wstępnie wybrane przez lekarza prowadzącego. Wśród kryteriów włączenia były wymagania, by stan pacjentów wg ECOG był w zakresie 0-2 oraz aby ryzyko wynikające z nieprawidłowości cytogenetycznych było umiarkowane lub duże. Pierwszorzędowym parametrem końcowym badania była przeżywalność ogółem.
Azacytydyna była podawana podskórnie w dawce 75 mg/m2 pc. na dobę przez 7 dni, po czym następował okres odpoczynku trwający 21 dni (28-dniowy cykl leczenia), przez medianę 6 cykli (zakres 1-28), u pacjentów z grupy wyłącznie BSC medianę 3 cykli (zakres 1-20), u pacjentów otrzymujących cytarabinę w małych dawkach medianę 4 cykli (zakres 1-25) oraz u pacjentów otrzymujących standardową intensywną chemioterapię medianę 2 cykli (zakres 1-3, cykl indukcyjny plus 1 lub 2 cykle konsolidacyjne).
Indywidualne parametry początkowe były porównywalne między grupą otrzymującą azacytydynę a grupami otrzymującymi CCR. Mediana wieku pacjentów wynosiła 75,0 lat
(zakres 64 do 91 lat), 75,2% było rasy kaukaskiej, 59,0% stanowili mężczyźni. Na początku badania, u 60,7% pacjentów stwierdzono bliżej nieokreśloną AML, u 32,4% AML ze zmianami mielodysplastycznymi, u 4,1% nowotwory szpiku związane z leczeniem, natomiast u 2,9% AML z nawracającymi nieprawidłowościami genetycznymi, zgodnie z klasyfikacją WHO.
W analizie ITT 488 pacjentów (241 otrzymujących azacytydynę oraz 247 otrzymujących CCR) leczenie azacytydyną było związane z medianą przeżywalności wynoszącą 10,4 miesiąca w porównaniu z 6,5 miesiąca w przypadku pacjentów otrzymujących CCR, czyli różnica wynosiła 3,8 miesiąca, z wartością p wynoszącą 0,1009 w stratyfikowanym teście log-rank (dwustronnie). Współczynnik ryzyka dla efektu leczenia wynosił 0,85 (95% CI: 0,69; 1,03). Wskaźnik rocznego przeżycia wynosił 46,5% dla pacjentów otrzymujących azacytydynę wobec 34,3% dla pacjentów otrzymujących CCR.
Model hazardu proporcjonalnego Cox’a adjustowany dla predefiniowanych na wejściu czynników prognostycznych określił wskaźnik ryzyka dla azacytydyny wobec CCR na poziomie 0,80 (95% CI: 0,66; 0,99; p=0,0355).
Ponadto, pomimo tego, że badanie nie wykazało statystycznie istotnej różnicy pomiędzy grupą azacytydyny a wybranymi wstępnie grupami CCR, czas przeżycia pacjentów leczonych azacytydyną był dłuższy w porównaniu do wariantów CCR, wyłącznie BSC, cytarabiny w małych dawkach z BSC oraz porównywalny do standardowej, intensywnej chemioterapii z BSC.
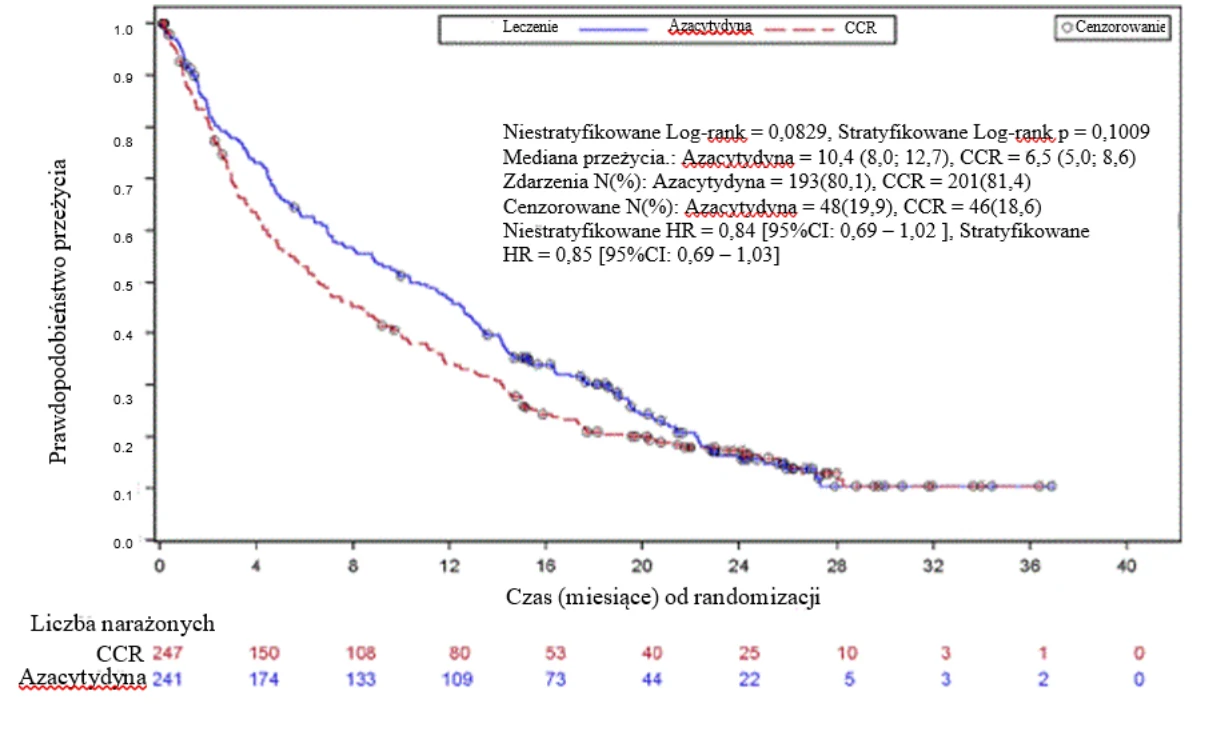
We wszystkich określonych przed rozpoczęciem badania podgrupach [(wiek <75 lat oraz ≥75 lat), płeć, rasa, wynik w skali ECOG (0, 1 lub 2), wyjściowe ryzyko cytogenetyczne (umiarkowane lub duże), region geograficzny, klasyfikacja AML wg WHO (w tym AML ze zmianami mielodysplastycznymi), początkowa liczba białych krwinek (≤5 x 10⁹/l lub >5 x 10⁹/l), początkowy odsetek blastów w szpiku (≤50% lub >50%) i MDS w wywiadzie] obserwowano tendencję do większej korzyści w odniesieniu do przeżywalności ogółem w grupie otrzymującej azacytydynę. W kilku predefiniowanych grupach współczynnik ryzyka przeżywalności ogółem osiągnął wartość istotną statystycznie, w tym u pacjentów z dużym ryzykiem cytogenetycznym, pacjentów z AML ze zmianami mielodysplastycznymi, pacjentów w wieku < 75 lat, u kobiet oraz u pacjentów rasy białej.
Odpowiedzi hematologiczna oraz cytogenetyczna były podobnie oceniane przez badacza oraz IRC. Współczynnik odpowiedzi ogółem (remisja całkowita [CR] i remisja całkowita z niepełną regeneracją morfologii krwi [CRi]) określony przez IRC wynosił 27,8% w grupie otrzymującej azacytydynę oraz 25,1% w złożonej grupie CCR (p = 0,5384). U pacjentów, którzy osiągnęli CR lub CRi, mediana trwania remisji wynosiła 10,4 miesiąca (95% CI = 7,2; 15,2) u pacjentów otrzymujących azacytydynę oraz 12,3 miesiąca (95% CI = 9,0; 17,0) u pacjentów otrzymujących CCR. Korzyści odnośnie czasu przeżycia wykazano również u pacjentów, którzy nie uzyskali całkowitej odpowiedzi po leczeniu azacytydyną w porównaniu do CCR.
Leczenie azacytydyną wpływało na poprawę wyników morfologii krwi obwodowej oraz prowadziło do obniżenia potrzeby przetoczeń czerwonych krwinek i płytek krwi. Pacjenta określano jako zależnego od przetoczeń czerwonych krwinek lub płytek krwi na początku badania, podlegał jednemu przetoczeniu lub więcej przetoczeniom czerwonych krwinek lub płytek krwi w ciągu 56 dni (8 tygodni) przed randomizacją. Pacjenta określano jako niezależnego od przetoczeń czerwonych krwinek lub płytek krwi w okresie leczenia, jeśli u pacjenta nie przeprowadzono żadnego przetoczenia czerwonych krwinek lub płytek krwi w okresie 56 dni.
Spośród pacjentów w grupie otrzymującej azacytydynę zależnych od przetoczeń czerwonych krwinek na początku badania, 38,5% (95% CI = 31,1; 46,2) uniezależniło się od przetoczeń czerwonych krwinek podczas okresu leczenia, w porównaniu z 27,6% (95% CI = 20,9; 35,1) pacjentów w złożonej grupie CCR. U pacjentów, którzy na początku badania byli zależni od przetoczeń czerwonych krwinek i uniezależnili się od nich podczas leczenia, mediana czasu trwania niezależności od przetoczeń czerwonych krwinek w grupie otrzymującej azacytydynę wynosiła 13,9 miesiąca, a nie została osiągnięta w grupie CCR.
Spośród pacjentów w grupie otrzymującej azacytydynę, zależnych od przetoczeń płytek krwi na początku badania, 40,6% (95% CI = 30,9; 50,8) uniezależniło się od przetoczeń płytek krwi podczas okresu leczenia, w porównaniu z 29,3% (95% CI = 19,7; 40,4) pacjentów w złożonej grupie leczonej CCR. U pacjentów, którzy na początku badania byli zależni od przetoczeń płytek krwi i uniezależnili się od nich podczas leczenia, mediana czasu trwania niezależności od przetoczeń płytek krwi, w grupie otrzymującej azacytydynę wynosiła 10,8 miesiąca oraz 19,2 miesiąca w grupie CCR.
Zależna od zdrowia jakość życia (ang. Health- Related Quality of Life, HRQoL) została oceniona za pomocą kwestionariusza European Organization for Research and Treatment of Cancer Core Quality of Life Questionnaire (EORTC QLQ-C30). Dane dotyczące HRQoL mogą być analizowane dla części lub całej populacji objętej badaniem. Pomimo ograniczeń analizy, z dostępnych danych wynika, że pacjenci nie doświadczają znaczącego pogorszenia jakości życia podczas leczenia azacytydyną.
Dzieci i młodzież
Badanie AZA-JMML-001 było międzynarodowym, wieloośrodkowym badaniem fazy II prowadzonym metodą otwartej próby, mającym na celu ocenę farmakokinetyki, farmakodynamiki, bezpieczeństwa stosowania oraz aktywności azacytydyny przed przeszczepieniem krwiotwórczych komórek macierzystych u pacjentów pediatrycznych z nowo rozpoznanym zaawansowanym MDS albo JMML. Głównym celem badania klinicznego była ocena wpływu azacytydyny na wskaźnik odpowiedzi w Dniu 28. Cyklu 3.
Pacjentów (z MDS, n = 10; z JMML, n = 18; wiek od trzech miesięcy do 15 lat; 71% płci męskiej) leczono azacytydyną podawaną dożylnie w dawce 75 mg/m² pc. codziennie w Dniach 1.–
- 7. w cyklach 28-dniowych przez co najmniej trzy cykle, a maksymalnie sześć cykli.
Włączanie pacjentów do grupy badanej z MDS przerwano po włączeniu 10 pacjentów z powodu braku skuteczności; u tych 10 pacjentów nie odnotowano żadnych potwierdzonych odpowiedzi.
Do grupy badanej z JMML włączono 18 pacjentów (13 z mutacjami somatycznymi w genie PTPN11, trzech w genie NRAS i jednego w genie KRAS oraz jednego z rozpoznaniem klinicznym nerwiakowłókniakowatości typu 1 [ang. neurofibromatosis type 1, NF1]). Szesnastu pacjentów ukończyło trzy cykle leczenia, a pięciu z nich ukończyło sześć cykli leczenia. Łącznie 11 pacjentów z JMML wykazywało odpowiedź kliniczną w Dniu 28. Cyklu 3, a spośród tych 11 uczestników u dziewięciu (50%) potwierdzono odpowiedź kliniczną (trzech uczestników z potwierdzoną remisją całkowitą [ang. confirmed complete remission, cCR] i sześciu uczestników z potwierdzoną remisją częściową [ang. confirmed partial remission, cPR]). W kohorcie pacjentów z JMML leczonych azacytydyną u siedmiu (43,8%) pacjentów wystąpiła utrzymująca się odpowiedź w zakresie liczby płytek krwi (liczba ≥100 × 109/l), a siedmiu (43,8%) wymagało przetoczenia krwi podczas przeszczepienia krwiotwórczych komórek macierzystych. U 17 z 18 pacjentów przeprowadzono następnie przeszczepienie krwiotwórczych komórek macierzystych.
Ze względu na schemat badania klinicznego (niewielka liczba pacjentów i różne czynniki zakłócające) na jego podstawie nie można wnioskować o tym, czy stosowanie azacytydyny przed przeszczepieniem krwiotwórczych komórek macierzystych powoduje poprawę wyników w zakresie przeżycia pacjentów z JMML.
Badanie AZA-AML-004 było wieloośrodkowym, prowadzonym metodą otwartej próby badaniem fazy 2 oceniającym bezpieczeństwo stosowania, farmakodynamikę i skuteczność azacytydyny w porównaniu z brakiem leczenia przeciwnowotworowego u dzieci i młodych osób dorosłych z nawrotem molekularnym AML po CR1.
Siedmiu pacjentom (mediana wieku 6,7 lat [zakres 2–12 lat]; 71,4% płci męskiej) podawano azacytydynę dożylnie w dawce 100 mg/m2 raz na dobę w Dniach 1–7 każdego 28-dniowego cyklu przez maksymalnie trzy cykle.
U pięciu pacjentów przeprowadzono ocenę w celu wykrycia minimalnej choroby resztkowej w dniu 84.; u czterech pacjentów wystąpiła stabilizacja molekularna (n = 3) albo poprawa molekularna (n = 1), a u jednego pacjenta wystąpił nawrót kliniczny. Sześciu z siedmiu pacjentów (90% [95% CI = 0,4, 1,0]) leczonych azacytydyną poddano przeszczepieniu krwiotwórczych komórek macierzystych (ang. haematopoietic stem cell transplantation, HSCT).
Z powodu małej liczebności próby nie można określić skuteczności azacytydyny w leczeniu AML u pacjentów pediatrycznych.
Informacje dotyczące bezpieczeństwa znajdują się w punkcie 4.8.
5.2 Właściwości farmakokinetyczne
Wchłanianie
Azacytydyna była szybko wchłaniana po pojedynczym podaniu podskórnym dawki 75 mg/m2 pc. z maksymalnymi stężeniami w osoczu wynoszącymi 750 ± 403 ng/ml występującymi 0,5 h po podaniu dawki (pierwszy punkt pobierania próbek). Bezwzględna dostępność biologiczna azacytydyny po podaniu podskórnym względem podania dożylnego (pojedyncze dawki 75 mg/m2 pc.) wynosiła około 89% w oparciu o pole pod krzywą (ang. area under the curve, AUC).
Pole powierzchni pod krzywą oraz maksymalne stężenie w osoczu (Cmax) po podaniu podskórnym azacytydyny były w przybliżeniu proporcjonalne w zakresie dawek od 25 do 100 mg/m2 pc.
Dystrybucja
Po dożylnym podaniu dawki średnia objętość dystrybucji wynosiła 76 ± 26 l, a klirens układowy wynosił 147 ± 47 l/h.
Metabolizm
W oparciu o dane z badań in vitro, nie wydaje się, by w metabolizmie azacytydyny uczestniczyły izoenzymy cytochromu P450 (CYP), UDP-glukuronozylotransferazy (UGT), sulfotransferazy (SULT) ani transferazy glutationowe (GST).
Azacytydyna ulega spontanicznej hydrolizie oraz deaminacji z udziałem deaminazy cytydynowej. W ludzkich frakcjach wątrobowych S9, tworzenie metabolitów było niezależne od NADPH, co sugeruje, że w metabolizmie azacytydyny nie uczestniczą izoenzymy cytochromu P450. Badanie in vitro azacytydyny z hodowlami ludzkich hepatocytów wskazało, że przy stężeniach od 1,0 µM do 100 µM (tzn. do około 30-krotnie większych niż stężenia osiągane klinicznie), azacytydyna nie indukuje CYP 1A2, 2C19 ani 3A4 lub 3A5. W badaniach mających na celu ocenę hamowania szeregu izoenzymów P450 (CYP 1A2, 2B6, 2C8, 2C9, 2C19, 2D6, 2E1 i 3A4) azacytydyna w stężeniu do 100 µM nie powodowała hamowania. Dlatego indukcja lub hamowanie enzymu CYP przez azacytydynę w stężeniach klinicznie osiągalnych w osoczu jest mało prawdopodobne.
Eliminacja
Azacytydyna jest szybko usuwana z osocza ze średnim czasem półtrwania eliminacji (t½) po podaniu podskórnym wynoszącym 41 ± 8 minut. Przy podskórnym podawaniu azacytydyny w dawce 75 mg/m2 raz na dobę przez 7 dni nie występuje akumulacja. Wydalanie z moczem jest główną drogą eliminacji azacytydyny i(lub) jej metabolitów. Po podaniu dożylnym i podskórnym 14C-azacytydyny, odpowiednio 85 i 50 % podanej radioaktywności było wykrywane w moczu, podczas gdy < 1% było wykrywane w kale.
Specjalne grupy pacjentów
Nie badano formalnie wpływu niewydolności wątroby (patrz punkt 4.2), płci, wieku ani rasy na farmakokinetykę azacytydyny.
Dzieci i młodzież
W badaniu AZA-JMML-001 przeprowadzono analizę farmakokinetyczną u 10 pacjentów pediatrycznych z MDS i 18 z JMML w Dniu 7. Cyklu 1 (patrz punkt 5.1). Mediana (przedział) wieku pacjentów z MDS wynosiła 13,3 (1,9–15) roku, a pacjentów z JMML – 2,1 (0,2–6,9) roku.
Po podaniu dożylnym w dawce 75 mg/m2 pc. azacytydyna osiągała wartość Cmax szybko, w ciągu 0,083 godziny, zarówno w populacji z MDS, jak i w populacji z JMML. Średnia geometryczna Cmax u pacjentów z MDS i JMML wynosiła odpowiednio 1797,5 i 1066,3 ng/ml, a średnia geometryczna AUC0-∞ wynosiła odpowiednio 606,9 i 240,2 ng∙h/ml. Średnia geometryczna objętości dystrybucji u uczestników z MDS i JMML wynosiła odpowiednio 103,9 i 61,1 l. Wydaje się, że całkowita ekspozycja osocza na azacytydynę była wyższa u uczestników z MDS, jednak w przypadku zarówno wartości AUC, jak i Cmax stwierdzono umiarkowaną do wysokiej zmienność między pacjentami.
Średnia geometryczna t½ w przypadku MDS i JMML wynosiła odpowiednio 0,4 i 0,3 godziny, a średnia geometryczna klirensu wynosiła odpowiednio 166,4 i 148,3 l/h.
Dane farmakokinetyczne pochodzące z badania AZA-JMML-001 połączono i porównano z danymi farmakokinetycznymi pochodzącymi od sześciu uczestników dorosłych z MDS, którym podawano azacytydynę dożylnie w dawce 75 mg/m2 pc.w ramach badania AZA-2002-BA-002. Średnie wartości Cmax i AUC0-t azacytydyny u pacjentów dorosłych i pacjentów pediatrycznych po podaniu dożylnym były podobne (odpowiednio 2750 ng/ml wobec 2841 ng/ml oraz 1025 ng∙h/ml wobec 882,1 ng∙h/ml).
W badaniu AZA-AML-004 przeprowadzono analizę farmakokinetyczną u sześciu z siedmiu pacjentów pediatrycznych, w przypadku których uzyskano przynajmniej jedną mierzalną wartość stężenia leku po podaniu dawki na potrzeby badań farmakokinetycznych (patrz punkt 5.1). Mediana wieku (zakres) pacjentów z AML wynosiła 6,7 (2–12) lat.
Po podaniu dawek wielokrotnych 100 mg/m2 średnie geometryczne dla wartości Cmax i AUC0-tau w dniu 7. Cyklu 1. wyniosły odpowiednio 1557 ng/ml i 899,6 ng h/ml, z obserwowaną dużą zmiennością międzyosobniczą (CV% odpowiednio 201,6% i 87,8%). Azacytydyna szybko osiągnęła wartość Cmax, z medianą czasu wynoszącą 0,090 godzin po podaniu dożylnym, a wartość spadała przy średniej geometrycznej t1/2 wynoszącej 0,380 godzin. Średnia geometryczna klirensu i objętości dystrybucji wyniosła odpowiednio 127,2 l/h i 70,2 l.
Ekspozycja farmakokinetyczna (na azacytydynę) obserwowana u dzieci z nawrotem molekularnym AML po CR1 była porównywalna z ekspozycją na podstawie danych zbiorczych uzyskanych od 10 dzieci z MDS i 18 dzieci z JMML oraz porównywalna z ekspozycją na azacytydynę u osób dorosłych z MDS.
Niewydolność nerek
Niewydolność nerek nie ma istotnego wpływu na ekspozycję na azacytydynę po pojedynczym ani wielokrotnym podaniu podskórnym. Po podaniu podskórnym pojedynczej dawki 75 mg/m2 pc., średnie wartości ekspozycji (AUC oraz Cmax) u pacjentów z łagodną, umiarkowaną oraz ciężką niewydolnością nerek zwiększyły się o odpowiednio 11-21%, 15-27% oraz 41-66%, w porównaniu do pacjentów z prawidłową czynnością nerek. Jednakże ekspozycja mieściła się w zakresie wartości obserwowanych u pacjentów z prawidłową czynnością nerek. Azacytydyna może być podawana pacjentom z niewydolnością nerek bez początkowego dostosowania dawki, pod warunkiem obserwacji pacjentów w celu wykrycia toksyczności, ponieważ azacytydyna i(lub) jej metabolity są wydalane głównie przez nerki.
Farmakogenomika
Nie badano formalnie wpływu znanych polimorfizmów deaminazy cytydynowej na metabolizm azacytydyny.
5.3 Przedkliniczne dane o bezpieczeństwie
Azacytydyna indukuje mutacje genów i aberracje chromosomowe w układach komórkowych in vitro bakterii i ssaków. Potencjalne działanie rakotwórcze było oceniane na myszach i szczurach. Azacytydyna wywoływała powstawanie nowotworów układu krwiotwórczego u samic myszy po podawaniu dootrzewnowym 3 razy na tydzień przez 52 tygodnie. U myszy, którym podawano azacytydynę dootrzewnowo przez 50 tygodni, obserwowano zwiększoną częstość występowania guzów w układzie chłonno-siateczkowym, płucach, sutkach i skórze. Badanie zdolności rakotwórczej na szczurach wykazało zwiększoną częstość występowania guzów jądra.
Badania wczesnej embriotoksyczności wykazały częstość występowania wewnątrzmacicznej śmierci płodu wynoszącą 44% (zwiększona resorpcja) po pojedynczym wstrzyknięciu dootrzewnowym azacytydyny podczas organogenezy. U myszy, którym podano azacytydynę podczas lub przed zamknięciem podniebienia twardego wykryto nieprawidłowości rozwojowe w mózgu. U szczurów azacytydyna nie powodowała działań niepożądanych, gdy była podawana przed implantacją, ale była wyraźnie embriotoksyczna, gdy była podawana podczas organogenezy. Nieprawidłowości płodu podczas organogenezy u szczurów obejmowały: nieprawidłowości OUN (egzencefalia / przepuklina mózgowa), anomalie kończyn (mikromelia, stopa zdeformowana, syndaktylia, oligodaktylia) i inne (mikroftalmia, mikrognatia, wytrzewienie, obrzęk i nieprawidłowości żeber).
Podanie azacytydyny samcom myszy przed kopulacją z samicami myszy nienarażonymi na działanie azacytydyny prowadziło do obniżonej płodności i utraty potomstwa podczas późniejszego rozwoju płodowego i pourodzeniowego. Podanie azacytydyny samcom szczurów prowadziło do utraty masy jąder i najądrza, obniżonej liczby plemników, obniżonego współczynnika ciąż, zwiększenia liczby płodów nieprawidłowych i zwiększonej liczby straconych płodów przez pokryte samice (patrz punkt 4.4).
6. DANE FARMACEUTYCZNE
6.1 Wykaz substancji pomocniczych
Mannitol (E421)
6.2 Niezgodności farmaceutyczne
Nie mieszać tego produktu leczniczego z innymi produktami leczniczymi, oprócz wymienionych w punkcie 6.6.
6.3 Okres ważności
Nieotwarta fiolka z proszkiem
3 lata
Po przygotowaniu
Dla roztworu produktu Azacitidine Accord przygotowanego w nieschłodzonej wodzie do wstrzykiwań wykazano chemiczną i fizyczną stabilność użytkową przygotowanego produktu leczniczego przez 60 minut w temperaturze 25°C i przez 8 godzin w temperaturze 2°C−8°C.
Okres ważności przygotowanego produktu leczniczego może zostać wydłużony poprzez rozpuszczenie produktu z wykorzystaniem schłodzonej (2°C-8°C) wody do wstrzykiwań. Dla roztworu produktu Azacitidine Accord przygotowanego w schłodzonej (2°C-8°C) wodzie do wstrzykiwań wykazano chemiczną i fizyczną stabilność użytkową przygotowanego produktu leczniczego przez 22 godziny w temperaturze 2°C−8°C.
Ze względów mikrobiologicznych przygotowany produkt należy użyć natychmiast. Jeśli produkt nie został zużyty natychmiast, użytkownik jest odpowiedzialny za okres użycia i warunki przechowywania przed użyciem, które nie mogą być dłuższe niż 8 godzin w temperaturze 2°C−8°C dla produktu przygotowanego w nieschłodzonej wodzie do wstrzykiwań lub 22 godzin dla produktu przygotowanego w schłodzonej (2°C-8°C) wodzie do wstrzykiwań.
6.4 Specjalne środki ostrożności podczas przechowywania
Nieotwarte fiolki
Brak specjalnych zaleceń dotyczących przechowywania produktu leczniczego.
Przygotowana zawiesina
Warunki przechowywania produktu leczniczego po rekonstytucji, patrz punkt 6.3.
6.5 Rodzaj i zawartość opakowania
Bezbarwna fiolka ze szkła typu I zamknięta korkiem z kauczuku butylowego z aluminiowym uszczelnieniem i plastikowym wieczkiem, zawierająca 100 mg lub 150 mg azacytydyny.
Wielkości opakowań:
1 fiolka zawierająca 100 mg azacytydyny
1 fiolka zawierająca 150 mg azacytydyny
Nie wszystkie wielkości opakowań muszą znajdować się w obrocie.
6.6 Specjalne środki ostrożności dotyczące usuwania i przygotowania produktu leczniczego do
stosowania
Zalecenia dotyczące bezpiecznego postępowania
Azacitidine Accord jest cytotoksycznym produktem leczniczym i, jak w przypadku innych potencjalnie toksycznych związków, należy zachować ostrożność podczas sporządzania i obchodzenia się z zawiesiną azacytydyny. Należy stosować się do procedur właściwego obchodzenia się i usuwania przeciwnowotworowych produktów leczniczych.
W przypadku styczności przygotowanej azacytydyny ze skórą, należy ją natychmiast dokładnie przemyć wodą z mydłem. W przypadku kontaktu z błonami śluzowymi, należy je dokładnie przepłukać wodą.
Procedura przygotowania
Produkt Azacitidine Accord powinien zostać poddany rekonstytucji w wodzie do wstrzykiwań. Okres ważności przygotowanego produktu leczniczego może zostać wydłużony poprzez rekonstytucję produktu z wykorzystaniem schłodzonej (2°C-8°C) wody do wstrzykiwań. Szczegóły dotyczące przechowywania przygotowanego produktu zostały podane poniżej.
- 1.
Należy zaopatrzyć się w następujące produkty:
Fiolka(-i) azacytydyny, fiolka(-i) wody do wstrzykiwań, niejałowe rękawice chirurgiczne, waciki nasączone alkoholem, strzykawka(-i) 5 ml do wstrzykiwań z igłą(-ami).
- 2.
Do strzykawki należy nabrać odpowiednią ilość wody do wstrzykiwań (patrz tabela poniżej).
Upewnić się, że powietrze ze strzykawki zostało usunięte.
| Fiolka zawierająca | Ilość wody do wstrzykiwań | Stężenie końcowe |
| 100 mg | 4 ml | 25 mg/ml |
| 150 mg | 6 ml | 25 mg/ml |
- 3. Wprowadzić igłę strzykawki zawierającej wodę do wstrzykiwań przez gumowy korek fiolki z azacytydyną i następnie powoli wstrzyknąć wodę do wstrzykiwań do fiolki.
- 4. Po wyjęciu strzykawki i igły, energicznie wstrząsać fiolką, aż do uzyskania jednorodnej, mętnej zawiesiny. Po przygotowaniu, każdy ml zawiesiny zawiera 25 mg azacytydyny (100 mg/4 ml lub 150 mg/6 ml). Przygotowany produkt jest jednorodną, mętną zawiesiną bez aglomeratów. Należy odrzucić zawiesinę, jeśli zawiera duże cząstki lub aglomeraty. Nie należy filtrować zawiesiny po sporządzeniu, ponieważ może to prowadzić do usunięcia substancji aktywnej. Należy pamiętać, że w niektórych adapterach, kolcach oraz systemach zamkniętych znajdują się filtry. W związku z tym, takie elementy nie powinny być wykorzystywane do podawania produktu leczniczego po sporządzeniu.
- 5. Oczyścić gumowy korek i wprowadzić do fiolki nową igłę ze strzykawką. Następnie obrócić fiolkę do góry dnem, upewniając się, że końcówka igły znajduje się poniżej poziomu płynu. Następnie należy odciągnąć tłok, aby pobrać wymaganą ilość produktu leczniczego na właściwą dawkę. Upewnić się, że powietrze ze strzykawki zostało usunięte. Następnie wyciągnąć igłę ze strzykawką z fiolki i wyrzucić igłę.
- 6. Świeżą igłę do wstrzyknięć podskórnych (zalecana 25 G) mocno nałożyć na strzykawkę. Nie należy przepłukiwać igły przed wstrzyknięciem, aby zmniejszyć częstość występowania lokalnych odczynów w miejscu podania.
- 7. Jeśli potrzebna jest więcej niż 1 fiolka, powtórzyć wszystkie powyższe kroki w celu przygotowania zawiesiny. Dla dawek, gdy konieczne jest użycie więcej niż 1 fiolki należy równo podzielić dawkę, np. dawka 150 mg = 6 ml, 2 strzykawki po 3 ml w każdej strzykawce. Z uwagi na retencję we fiolce i w igle pobranie całości zawiesiny z fiolki może nie być możliwe.
- 8. Zawartość strzykawki z dawką musi zostać ponownie zawieszona tuż przed podaniem. Przez maksymalnie 30 minut przed podaniem należy pozwolić strzykawce wypełnionej przygotowaną zawiesiną osiągnąć temperaturę około 20 ºC–25 ºC. Jeśli minęło więcej niż 30 minut, zawiesinę należy odpowiednio usunąć i przygotować nową dawkę. W celu ponownego zawieszenia należy energicznie przetaczać strzykawkę między dłońmi, aż do uzyskania jednorodnej, mętnej zawiesiny. Należy odrzucić zawiesinę, jeśli zawiera duże cząstki lub aglomeraty. Przechowywanie przygotowanego produktu
Warunki przechowywania produktu leczniczego po rekonstytucji, patrz punkt 6.3.
Obliczanie dawki indywidualnej
Całkowitą dawkę można obliczyć na podstawie powierzchni ciała (pc.) w następujący sposób:
dawka całkowita = dawka (mg/m2) x pc. (m2)
Poniższa tabela stanowi jedynie przykład, jak oblicza się indywidualne dawki azacytydyny w oparciu
o średnią wartość pc. wynoszącą 1,8 m2.
Dawka mg/m2 (% zalecanej dawki początkowej) | Całkowita dawka w oparciu o wartość pc. 1,8 m2 | Liczba potrzebnych fiolek | Potrzebna całkowita objętość przygotowanej zawiesiny | |
| fiolka 100 mg | fiolka 150 mg | |||
| 75 mg/m2 (100%) | 135 mg | 2 fiolki | 1 fiolka | 5,4 ml |
| 37,5 mg/m2 (50%) | 67,5 mg | 1 fiolka | 1 fiolka | 2,7 ml |
| 25 mg/m2 (33%) | 45 mg | 1 fiolka | 1 fiolka | 1,8 ml |
Sposób podawania
Przygotowany produkt Azacitidine Accord należy wstrzyknąć podskórnie (wprowadzić igłę pod kątem 45 - 90°) przy użyciu igły 25 G w ramię, udo lub brzuch.
Dawki powyżej 4 ml należy wstrzykiwać w dwa różne miejsca.
Należy zmieniać miejsca wstrzyknięcia. Nowe wstrzyknięcia należy podawać przynajmniej 2,5 cm od poprzedniego miejsca i nigdy nie wstrzykiwać w miejsca drażliwe, zasiniaczone, zaczerwienione lub stwardniałe.
Usuwanie
Wszelkie niewykorzystane resztki produktu leczniczego lub jego odpady należy usunąć zgodnie z lokalnymi przepisami.
7. PODMIOT ODPOWIEDZIALNY POSIADAJĄCY POZWOLENIE NA DOPUSZCZENIE DO OBROTU
Accord Healthcare S.L.U.
World Trade Center
Moll de Barcelona, s/n
Edifici Est 6ª planta
08039 Barcelona, Hiszpania
8. NUMER POZWOLENIA NA DOPUSZCZENIE DO OBROTU
EU/1/19/1413/001
EU/1/19/1413/002
9. DATA WYDANIA PIERWSZEGO POZWOLENIA NA DOPUSZCZENIE DO OBROTU
I DATA PRZEDŁUŻENIA POZWOLENIA
Data wydania pierwszego pozwolenia na dopuszczenie do obrotu: 13 lutego 2020 r Data ostatniego przedłużenia pozwolenia: 19 grudnia 2024 r
10. DATA ZATWIERDZENIA LUB CZĘŚCIOWEJ ZMIANY TEKSTU
CHARAKTERYSTYKI PRODUKTU LECZNICZEGO
Szczegółowe informacje o tym produkcie leczniczym są dostępne na stronie internetowej Europejskiej Agencji Leków https://www.ema.europa.eu.
Azacitidine Accord 200 mg tabletki powlekaneAzacitidine Accord 300 mg tabletki powlekane
1. NAZWA PRODUKTU LECZNICZEGO
Azacitidine Accord 200 mg tabletki powlekane
Azacitidine Accord 300 mg tabletki powlekane
2. SKŁAD JAKOŚCIOWY I ILOŚCIOWY
Azacitidine Accord 200 mg tabletki powlekane
Każda tabletka zawiera 200 mg azacytydyny.
Substancja pomocnicza o znanym działaniu
Każda tabletka zawiera 4,5 mg laktozy (w postaci laktozy jednowodnej).
Azacitidine Accord 300 mg tabletki powlekane
Każda tabletka zawiera 300 mg azacytydyny.
Substancja pomocnicza o znanym działaniu
Każda tabletka zawiera 6,7 mg laktozy (w postaci laktozy jednowodnej).
Pełny wykaz substancji pomocniczych, patrz punkt 6.1.
3. POSTAĆ FARMACEUTYCZNA
Tabletka powlekana (tabletka).
Azacitidine Accord 200 mg tabletki powlekane
Różowa, owalna tabletka powlekana o wymiarach około 17 mm × 7,6 mm, z wytłoczonym oznaczeniem „MA1” po jednej stronie i bez oznaczenia po drugiej stronie
Azacitidine Accord 300 mg tabletki powlekane
Brązowa, owalna tabletka powlekana o wymiarach 19 mm × 9 mm, z wytłoczonym oznaczeniem „MA2” po jednej stronie i bez oznaczenia po drugiej stronie
4. SZCZEGÓŁOWE DANE KLINICZNE
4.1 Wskazania do stosowania
Produkt Azacitidine Accord jest wskazany do leczenia podtrzymującego po terapii indukującej lub indukującej i konsolidującej u dorosłych chorych z ostrą białaczką szpikową (ang. acute myeloid leukaemia, AML), którzy są w całkowitej remisji (ang. complete remission, CR) lub całkowitej remisji z niepełną regeneracją morfologii krwi (ang. complete remission with incomplete blood count recovery, CRi) i nie kwalifikują się do przeszczepienia macierzystych komórek krwiotwórczych (ang. haematopoietic stem cell transplantation, HSCT) lub nie wyrazili zgody na taką procedurę.
4.2 Dawkowanie i sposób podawania
Leczenie produktem Azacitidine Accord powinno zostać rozpoczęte, a następnie kontrolowane, przez lekarza posiadającego doświadczenie w stosowaniu chemioterapeutyków.
Pacjentom należy podawać leki przeciwwymiotne na 30 minut przed podaniem każdej dawki produktu Azacitidine Accord przez pierwsze 2 cykle leczenia. Profilaktyka przeciwwymiotna może zostać pominięta po 2 cyklach, jeśli nie wystąpiły nudności i wymioty (patrz punkt 4.4).
Dawkowanie
Zalecana dawka wynosi 300 mg azacytydyny podawanej doustnie raz na dobę. Każdy powtarzany cykl składa się z 14-dniowego okresu leczenia, po którym następuje 14-dniowa przerwa (28-dniowy cykl leczenia).
Leczenie produktem Azacitidine Accord należy kontynuować do czasu zaobserwowania nie więcej niż 15% blastów we krwi obwodowej lub szpiku kostnym bądź do czasu wystąpienia niemożliwej do zaakceptowania toksyczności (patrz wytyczne dotyczące modyfikacji schematu dawkowania w przypadku nawrotu choroby).
Produktu Azacitidine Accord nie należy podawać zamiennie z azacytydyną w formie wstrzyknięć ze względu na różnice w ekspozycji, dawce i schemacie leczenia. Pracownikom służby zdrowia zaleca się sprawdzenie nazwy produktu leczniczego, dawki i drogi podania.
Badania laboratoryjne
Przed rozpoczęciem leczenia należy wykonać pełną morfologię krwi. Zalecane jest monitorowanie pełnej morfologii krwi co drugi tydzień przez pierwsze 2 cykle leczenia (56 dni), i co drugi tydzień przez następne 2 cykle leczenia po dostosowaniu dawki, a następnie co miesiąc przed rozpoczęciem kolejnych cykli leczenia (patrz punkt 4.4).
Dostosowanie dawki z powodu nawrotu AML
W przypadku nawrotu choroby, gdy odsetek blastów we krwi obwodowej lub szpiku kostnym wynosi 5–15%, należy, po wykonaniu oceny klinicznej, rozważyć wydłużenie schematu dawkowania z 14 do 21 dni powtarzającego się 28-dniowego cyklu. Produktu leczniczego nie należy podawać dłużej niż 21 dni w ciągu każdego 28-dniowego cyklu. Należy przerwać podawanie produktu Azacitidine Accord w przypadku zaobserwowania więcej niż 15% blastów we krwi obwodowej lub szpiku kostnym bądź zgodnie z decyzją lekarza.
Dostosowanie dawki z powodu działań niepożądanych
Wytyczne dotyczące modyfikacji dawki z powodu hematologicznych i niehematologicznych działań niepożądanych są uzależnione od wyników badań klinicznych i laboratoryjnych (patrz tabela 1.).
Tabela 1. Dostosowanie dawki z powodu hematologicznych i niehematologicznych działań niepożądanych
| Kryteria* | Zalecane postępowanie |
| Neutropenia stopnia 4. lub gorączka neutropeniczna stopnia 3. | Pierwsze wystąpienie
Wystąpienie w 2 kolejnych cyklach
|
| Małopłytkowość stopnia 4. lub małopłytkowość stopnia 3. z krwawieniem | Pierwsze wystąpienie
Wystąpienie w 2 kolejnych cyklach
|
| Kryteria* | Zalecane postępowanie |
| Nudności, wymioty lub biegunka stopnia 3. lub większego |
|
Inne reakcje niehematologiczne stopnia 3. lub większego |
|
* Stopień 1. – działanie o łagodnym przebiegu, stopień 2. – działanie o umiarkowanym przebiegu, stopień 3. – działanie o ciężkim przebiegu, stopień 4. – zagrożenie dla zdrowia i życia. Stopnie toksyczności według klasyfikacji National Cancer Institute Common Terminology Criteria for Adverse Events (NCI-CTCAE wersja 4.3).
Pominięcie lub opóźnienie przyjęcia dawki
W przypadku pominięcia dawki produktu Azacitidine Accord lub nieprzyjęcia dawki o zwykłej porze pominiętą dawkę należy przyjąć jak najszybciej tego samego dnia. Kolejną przypisaną dawkę należy przyjąć o zwykłej porze następnego dnia. Dwie dawki leku nie powinny zostać przyjęte tego samego dnia.
Jeśli po przyjęciu dawki u pacjenta wystąpią wymioty, tego dnia nie należy już przyjmować dodatkowej dawki. Kolejną przepisaną dawkę należy przyjąć o zwykłej porze następnego dnia.
Szczególne grupy pacjentów
Pacjenci w podeszłym wieku
Nie zaleca się dostosowania dawki u pacjentów powyżej 65. roku życia (patrz punkt 5.2).
Zaburzenia czynności nerek
Produkt Azacitidine Accord można podawać pacjentom z łagodnymi, umiarkowanymi i ciężkimi zaburzeniami czynności nerek bez dostosowywania dawki początkowej (patrz punkt 5.2).
Zaburzenia czynności wątroby
U pacjentów z łagodnymi zaburzeniami czynności wątroby (stężenie bilirubiny całkowitej (BIL) ≤ górna granica normy (GGN) i aktywność aminotransferazy asparaginianowej (AspAT) > GGN, lub BIL 1 do 1,5 × GGN przy jakiejkolwiek aktywności AspAT) nie zaleca się dostosowywania dawki (patrz punkt 5.2).
Pacjentów z umiarkowanymi (BIL > 1,5 do 3 × GGN) i ciężkimi zaburzeniami czynności wątroby (BIL > 3 × GGN) należy uważnie obserwować pod kątem wystąpienia działań niepożądanych oraz odpowiednio dostosować im dawkę (patrz tabela 1).
Dzieci i młodzież
Nie określono bezpieczeństwa stosowania ani skuteczności produktu leczniczego Azacitidine Accord u dzieci i młodzieży w wieku poniżej 18 lat. Dane nie są dostępne.
Sposób podawania
Produkt Azacitidine Accord jest przeznaczony do podania doustnego.
Produkt Azacitidine Accord można przyjmować z posiłkiem lub bez. Tabletki należy połykać w całości, popijając szklanką wody, mniej więcej o tej samej porze każdego dnia. Nie należy ich dzielić, kruszyć, rozpuszczać ani żuć (patrz punkt 6.6).
4.3 Przeciwwskazania
Nadwrażliwość na substancję czynną lub na którąkolwiek substancję pomocniczą wymienioną w punkcie 6.1
Karmienie piersią (patrz punkt 4.6).
4.4 Specjalne ostrzeżenia i środki ostrożności dotyczące stosowania
Toksyczność hematologiczna
Leczenie produktem Azacitidine Accord może się wiązać z występowaniem neutropenii, małopłytkowości i gorączki neutropenicznej (częstość występowania – patrz punkt 4.8). Może być konieczne przerwanie, skrócenie lub zaprzestanie leczenia produktem Azacitidine Accord w celu zwalczenia toksyczności hematologicznej. Należy poinstruować pacjenta, by niezwłocznie zgłaszał epizody gorączkowe. Pacjentom z małą liczbą płytek krwi należy zalecić zgłaszanie wczesnych objawów przedmiotowych lub podmiotowych krwawienia. W przypadku neutropenii należy zapewnić leczenie wspomagające, obejmujące podanie antybiotyków i (lub) leków przeciwgorączkowych mających na celu zwalczenie zakażenia i gorączki oraz G-CSF, biorąc pod uwagę indywidualne cechy pacjenta i jego odpowiedź na leczenie oraz postępować zgodnie z aktualnymi wytycznymi klinicznymi (patrz punkt 4.2, tabela 1).
Toksyczność żołądkowo-jelitowa
U pacjentów leczonych produktem Azacitidine Accord najczęstszymi działaniami niepożądanymi były objawy dotyczące żołądka i jelit (patrz punkt 4.8). Przez 2 pierwsze cykle leczenia produktem Azacitidine Accord pacjentom należy profilaktycznie podawać leki przeciwwymiotne (patrz punkt 4.2). Biegunkę należy leczyć natychmiast po wystąpieniu jej pierwszych objawów. Może być konieczne przerwanie, skrócenie lub zaprzestanie podawania produktu Azacitidine Accord w celu leczenia objawów toksyczności żołądkowo-jelitowej (patrz punkt 4.2).
Kobiety w wieku rozrodczym, Antykoncepcja u mężczyzn i kobiet
Kobiety w wieku rozrodczym muszą stosować skuteczną metodę antykoncepcji w trakcie leczenia i do 6 miesięcy po okresie leczenia. Mężczyźni muszą stosować skuteczną metodę antykoncepcji w trakcie leczenia i do 3 miesięcy po okresie leczenia (patrz punkt 4.6).
Nietolerancja laktozy
Tabletki produktu Azacitidine Accord zawierają laktozę. Produkt leczniczy nie powinien być stosowany u pacjentów z rzadko występującą dziedziczną nietolerancją galaktozy, brakiem laktazy lub zespołem złego wchłaniania glukozy-galaktozy.
Zawartość sodu
Ten produkt leczniczy zawiera mniej niż 1 mmol sodu (23 mg) na tabletkę, to znaczy produkt leczniczy uznaje się za „wolny od sodu”.
4.5 Interakcje z innymi produktami leczniczymi i inne rodzaje interakcji
Nie przeprowadzono formalnych badań klinicznych azacytydyny dotyczących interakcji międzylekowych.
Zaleca się zachowanie ostrożności i monitorowanie pacjenta w przypadku jednoczesnego podawania z innymi lekami przeciwnowotworowymi, gdyż nie można wykluczyć antagonistycznego, addytywnego lub synergistycznego działania farmakodynamicznego. Działanie to może zależeć od dawki, kolejności i schematu podawania.
Jednoczesne zastosowanie inhibitora pompy protonowej (omeprazol) miało minimalny wpływ na ekspozycję na produkt Azacitidine Accord. Dlatego przy jednoczesnym stosowaniu inhibitora pompy protonowej lub innego modyfikatora pH z produktem Azacitidine Accord modyfikacja dawki nie jest konieczna.
Dane z badania in vitro dotyczącego azacytydyny i ludzkich frakcji wątrobowych wskazują, że w metabolizmie azacytydyny nie uczestniczą izoenzymy cytochromu P450 (CYP). Dlatego interakcje z induktorami lub inhibitorami CYP są mało prawdopodobne (patrz punkt 5.2). Klinicznie istotny wpływ hamujący lub indukujący azacytydyny na metabolizm substratów cytochromu P450 jest mało prawdopodobny (patrz punkt 5.2). Nie przewiduje się klinicznie istotnych interakcji pomiędzy lekami, kiedy produkt Azacitidine Accord jest podawany z substratami glikoproteiny P (P-gp), białkiem oporności raka piersi (BCRP), transporterami anionów organicznych (ang. organic anion transporters, OAT) OAT1 i OAT3, polipeptydami transportującymi aniony organiczne (ang. organic anion transporting polypeptides, OATP) OATP1B1 i OATP1B3, lub transporterami kationów organicznych (ang. organic cation transporters, OCT), OCT2.
Azacytydyna nie jest substratem P-gp, dlatego nie oczekuje się, że będzie wchodzić w interakcje z induktorami lub inhibitorami P-gp.
4.6 Wpływ na płodność, ciążę i laktację
Kobiety w wieku rozrodczym, antykoncepcja u mężczyzn i kobiet
Kobiety w wieku rozrodczym muszą stosować skuteczną metodę antykoncepcji w trakcie leczenia i do 6 miesięcy po okresie leczenia. Należy poinstruować mężczyzn, aby podczas leczenia nie spłodzili dziecka oraz by koniecznie stosowali skuteczną antykoncepcję w trakcie leczenia i do 3 miesięcy po okresie leczenia (patrz punkty 4.4 i 5.3).
Ciąża
Brak wystarczających danych dotyczących stosowania produktu Azacitidine Accord u kobiet w okresie ciąży. Badania na myszach i szczurach wykazały szkodliwy wpływ na reprodukcję i rozwój (patrz punkt 5.3). Potencjalne ryzyko dla ludzi nie jest znane. W oparciu o wyniki badań na zwierzętach i mechanizm działania produktu Azacitidine Accord nie zaleca się stosowania w okresie ciąży, (szczególnie w pierwszym trymestrze, chyba że jest to wyraźnie konieczne) i u kobiet w wieku rozrodczym niestosujących antykoncepcji. W każdym indywidualnym przypadku należy rozważyć stosunek korzyści z leczenia do możliwego zagrożenia dla płodu. Jeśli pacjentka lub partnerka zajdzie w ciążę podczas stosowania produktu Azacitidine Accord, należy poinformować ją o potencjalnym ryzyku dla płodu.
Karmienie piersią
Nie wiadomo, czy azacytydyna lub jej metabolity przenikają do mleka ludzkiego. Ze względu na potencjalne ciężkie działania niepożądane u karmionego dziecka, karmienie piersią jest przeciwwskazane podczas leczenia produktem Azacitidine Accord (patrz punkt 4.3).
Płodność
Brak danych dotyczących wpływu azacytydyny na płodność u ludzi. U zwierząt udokumentowano działania niepożądane azacytydyny dotyczące płodności samców (patrz punkt 5.3). Pacjentom, którzy chcą począć dziecko, należy doradzić, aby przed rozpoczęciem leczenia lekiem Azacitidine Accord zasięgnęli porady w zakresie rozmnażania i konserwacji kriogenicznej komórki jajowej lub nasienia.
4.7 Wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn
Produkt Azacitidine Accord wywiera niewielki wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn. Podczas stosowania produktu Azacitidine Accord zgłaszano przypadki zmęczenia. Z tego powodu zaleca się ostrożność podczas prowadzenia pojazdów lub obsługiwania maszyn.
4.8 Działania niepożądane
Podsumowanie profilu bezpieczeństwa
Najczęstszymi działaniami niepożądanymi są: nudności (64,8%), wymioty (59,7%), biegunka (50,4%), neutropenia (44,5%), zmęczenie i (lub) osłabienie (44,1%)5, zaparcia (38,6%), małopłytkowość (33,5%), ból brzucha (21,6%)4, zakażenie dróg oddechowych (17%)2, ból stawów (13,6%), zmniejszenie łaknienia (12,7%), gorączka neutropeniczna (11,9%), ból pleców (11,9%), leukopenia (10,6%), ból kończyn (10,6%) i zapalenie płuc (10,2%)1.
Ciężkie działania niepożądane wystąpiły u 16,1% pacjentów przyjmujących produkt Azacitidine Accord. Najczęściej występujące ciężkie działania niepożądane to gorączka neutropeniczna (6,8%) i zapalenie płuc (5,1%)1.
U 6,8% pacjentów trwale przerwano stosowanie produktu Azacitidine Accord z powodu wystąpienia działania niepożądanego. Do najczęściej występujących działań niepożądanych wymagających przerwania podawania leku należą: nudności (2,1%), biegunka (1,7%) oraz wymioty (1,3%).
U 36,4% pacjentów, którzy przyjmowali produkt Azacitidine Accord, przerwano dawkowanie z powodu wystąpienia działania niepożądanego. Do działań niepożądanych wymagających przerwania dawkowania leku należą: neutropenia (19,9%), małopłytkowość (8,5%), nudności (5,5%), biegunka (4,2%), wymioty (3,8%), zapalenie płuc (3,4%)1, leukopenia (2,5%), gorączka neutropeniczna (2,1%) i ból brzucha (2,1%)4.
U 14% pacjentów, którzy przyjmowali produkt Azacitidine Accord, zmniejszono dawkę leku z powodu wystąpienia działania niepożądanego. Do działań niepożądanych wymagających zmniejszenia dawki leku należą: neutropenia (5,5%), biegunka (3,4%), małopłytkowość (1,7%) i nudności (1,7%).
Tabelaryczne zestawienie działań niepożądanych
W tabeli 2 przedstawiono działania niepożądane według kategorii częstości występowania zgłaszane w głównym badaniu klinicznym fazy III produktu Azacitidine Accord. Łącznie 236 pacjentów przyjmowało produkt Azacitidine Accord. Mediana czasu trwania leczenia wynosiła 11,6 miesiąca (zakres: od 0,5 do 74,3 miesiąca) w grupie pacjentów przyjmujących produkt Azacitidine Accord.
Częstości zdefiniowano jako: bardzo często (≥ 1/10), często (≥ 1/100 do < 1/10), niezbyt często (≥ 1/1000 do < 1/100), rzadko (≥ 1/10 000 do < 1/1000), bardzo rzadko (< 1/10 000), częstość nieznana (nie może być określona na podstawie dostępnych danych). W obrębie każdej grupy działania niepożądane uszeregowano od najpoważniejszych do najlżejszych. Działania niepożądane przedstawiono w poniższej tabeli zgodnie z największą obserwowaną częstością występowania.
Tabela 2. Działania niepożądane u pacjentów z AML otrzymujących leczenie podtrzymujące z zastosowaniem produktu Azacitidine Accord
| Klasyfikacja układów i narządów | Częstość występowania działań dowolnego stopniaa |
| Zakażenia i zarażenia pasożytnicze | Bardzo często Zapalenie płuc1, 6, zakażenie dróg oddechowych2 Często Grypa, zakażenie dróg moczowych3, zapalenie oskrzeli*, nieżyt nosa |
| Zaburzenia krwi i układu chłonnego | Bardzo często Neutropenia, małopłytkowość6, gorączka neutropeniczna6, leukopenia |
| Zaburzenia metabolizmu i odżywiania | Bardzo często Zmniejszenie łaknienia |
| Zaburzenia psychiczne | Często Lęk |
| Zaburzenia żołądka i jelit | Bardzo często Nudności, wymioty, biegunka, zaparcia, ból brzucha4 |
| Zaburzenia mięśniowo-szkieletowe i tkanki łącznej | Bardzo często Ból stawów, ból pleców, ból kończyn |
| Zaburzenia ogólne i stany w miejscu podania | Bardzo często Zmęczenie i (lub) osłabienie5 |
| Badania diagnostyczne | Często Zmniejszenie masy ciała |
a Wszystkie działania niepożądane występujące u co najmniej 5,0% pacjentów w grupie leczonych produktem Azacitidine Accord są o co najmniej 2,0% częstsze niż w grupie placebo.
1 Złożony termin obejmuje zapalenie płuc, aspergilozę oskrzelowo-płucną, zakażenie płuc, zapalenie płuc wywołane przez Pneumocystis jirovecii, atypowe zapalenie płuc, bakteryjne zapalenie płuc i grzybicze zapalenie płuc.
2 Złożony termin obejmuje zakażenie górnych dróg oddechowych, zakażenie dróg oddechowych i wirusowe zakażenie dróg oddechowych.
3 Złożony termin obejmuje zakażenie dróg moczowych, bakteryjne zakażenie dróg moczowych, zakażenie dróg moczowych wywołane przez bakterie z rodzaju Escherichia i zapalenie pęcherza moczowego.
4 Złożony termin obejmuje ból brzucha, ból w nadbrzuszu, dyskomfort w jamie brzusznej i ból żołądkowo-jelitowy.
5 Złożony termin obejmują zmęczenie i osłabienie.
6 Działania niepożądane, z których co najmniej jedno zostało uznane za zagrażające życiu (jeżeli jego wynikiem był zgon, to wlicza się go do przypadków zgonu).
Opis wybranych działań niepożądanych
Toksyczność hematologiczna
Nowo występująca lub pogarszająca się neutropenia (41,1%), małopłytkowość (22,5%) lub gorączka neutropeniczna (11,4%) stopnia 3. lub wyższego były często zgłaszanymi działaniami niepożądanymi u pacjentów leczonych produktem Azacitidine Accord. Pierwsze wystąpienie neutropenii, małopłytkowości lub gorączki neutropenicznej stopnia 3. lub 4. wystąpiło w czasie pierwszych 2 cykli, odpowiednio u 19,9%, 10,6% i 1,7% pacjentów leczonych produktem Azacitidine Accord. Patrz punkt 4.2, aby uzyskać wskazówki dotyczące monitorowania i leczenia.
Toksyczność żołądkowo-jelitowa
U pacjentów leczonych produktem Azacitidine Accord najczęstszymi działaniami niepożądanymi były objawy dotyczące żołądka i jelit. U pacjentów leczonych produktem Azacitidine Accord zgłaszano nudności (64,8%), wymioty (59,7%) i biegunkę (50,4%). Biegunka stopnia 3. lub wyższego wystąpiła u 5,1% pacjentów, a wymioty i nudności stopnia 3. lub wyższego wystąpiły odpowiednio u 3,0% i 2,5% pacjentów leczonych produktem Azacitidine Accord. Pierwsze wystąpienie nudności, wymiotów lub biegunki stopnia 3. lub 4. miało miejsce w czasie pierwszych 2 cykli, odpowiednio u 1,7%, 3,0% i 1,3% pacjentów leczonych produktem Azacitidine Accord. Aby uzyskać wskazówki dotyczące monitorowania i leczenia, patrz punkt 4.2.
Zgłaszanie podejrzewanych działań niepożądanych
Po dopuszczeniu produktu leczniczego do obrotu istotne jest zgłaszanie podejrzewanych działań niepożądanych. Umożliwia to nieprzerwane monitorowanie stosunku korzyści do ryzyka stosowania produktu leczniczego. Osoby należące do fachowego personelu medycznego powinny zgłaszać wszelkie podejrzewane działania niepożądane za pośrednictwem krajowego systemu zgłaszania wymienionego w załączniku V.
4.9 Przedawkowanie
W przypadku przedawkowania pacjenta należy obserwować, wykonując odpowiednie badania krwi oraz w razie konieczności zastosować leczenie wspomagające, zgodnie z lokalnymi zaleceniami. Nie jest znane antidotum na przedawkowanie produktu Azacitidine Accord.
5. WŁAŚCIWOŚCI FARMAKOLOGICZNE
5.1 Właściwości farmakodynamiczne
Grupa farmakoterapeutyczna: Leki przeciwnowotworowe, antymetabolity, analogi pirymidyn, kod ATC: L01BC07
Mechanizm działania
Azacytydyna jest inhibitorem metylotransferaz DNA i modyfikatorem epigenetycznym. Po pobraniu do komórek i enzymatycznej biotransformacji do trifosforanów nukleozydów azacytydyna jest włączana do DNA i RNA. Włączenie azacytydyny do DNA komórek AML powodowało modyfikację szlaków epigenetycznych, przez hamowanie metylotransferaz DNA i redukcję metylacji DNA. Prowadziło to do zmiany ekspresji genów, w tym ponownej ekspresji genów regulujących supresję nowotworów, szlaki odpornościowe, cykl komórkowy i różnicowanie komórek. Włączenie azacytydyny do RNA komórek AML hamowało metylotransferazę RNA oraz zmniejszało metylację RNA, stabilność RNA i syntezę białek.
Skuteczność kliniczna i bezpieczeństwo stosowania
Skuteczność i bezpieczeństwo stosowania produktu Azacitidine Accord były badane w wieloośrodkowym, randomizowanym badaniu fazy III, QUAZAR AML-001 (CC-486-AML-001), z grupą kontrolną otrzymującą placebo, prowadzonym metodą podwójnie ślepej próby w grupach równoległych, w którym oceniano produkt Azacitidine Accord w porównaniu z placebo w leczeniu podtrzymującym u chorych na AML. Do badania włączano pacjentów z AML de novo, AML wtórną do wcześniej rozpoznanych zespołów mielodysplastycznych (MDS) lub przewlekłej białaczki mielomonocytowej (CMML); pacjenci byli w wieku ≥ 55 lat i osiągnęli pierwszą całkowitą remisję (CR) lub całkowitą remisję z niepełną regeneracją morfologii krwi (CRi) w ciągu 4 miesięcy (+/-7 dni) po intensywnej chemioterapii indukcyjnej w połączeniu z leczeniem konsolidującym lub bez takiego leczenia. Pacjenci nie kwalifikowali się do HSCT w momencie randomizacji. Grupa ta obejmowała pacjentów, w przypadku których nie znaleziono dawcy do przeszczepienia lub którzy zdecydowali się nie przystępować do HSCT.
Pacjenci w obu grupach terapeutycznych otrzymywali najlepsze leczenie wspomagające, jakie badacz uznał za konieczne. Najlepsze leczenie wspomagające obejmowało między innymi leczenie poprzez transfuzje krwinek czerwonych (RBC), transfuzje płytek krwi, stosowanie środka stymulującego erytropoezę, antybiotyku, terapii przeciwwirusowej i (lub) przeciwgrzybiczej, G-CSF, terapii przeciwwymiotnej oraz wsparcie żywieniowe.
Pacjentom, którzy uzyskali CR/CRi po zakończeniu intensywnej terapii indukcyjnej w połączeniu z leczeniem konsolidującym lub bez takiego leczenia, podawano produkt Azacitidine Accord 300 mg (N = 236) lub placebo (N = 233) raz na dobę w dniach od 1. do 14. każdego 28-dniowego cyklu. W przypadku nawrotu choroby (od 5% do 15% blastów we krwi obwodowej lub w szpiku kostnym), dawkowanie wydłużano do 21 dni w powtarzanych 28-dniowych cyklach leczenia zgodnie z decyzją lekarza. Leczenie kontynuowano do momentu progresji choroby (ponad 15% blastów zaobserwowanych we krwi obwodowej lub w szpiku kostnym) lub wystąpienia niemożliwych do zaakceptowania objawów toksyczności.
Łącznie zrandomizowano 472 pacjentów, w stosunku 1:1, do grupy otrzymującej produkt Azacitidine Accord lub placebo. Demograficzna i chorobowa charakterystyka wyjściowa dla populacji pacjentów z AML była odpowiednio zrównoważona pomiędzy obiema grupami, tak jak przedstawiono w tabeli 3. Mediana czasu trwania leczenia wynosiła 11,6 miesiąca (zakres: od 0,5 do 74,3 miesiąca) w grupie otrzymującej produkt Azacitidine Accord w porównaniu z 5,7 miesiąca (zakres: od 0,7 do 68,5 miesiąca) w grupie placebo. Łącznie u 51 pacjentów (21%) przyjmujących produkt Azacitidine Accord i 40 pacjentów (17%) przyjmujących placebo wydłużono dawkowanie do 300 mg na dobę przez 21 dni z powodu nawrotu AML.
Spośród 469 pacjentów w badaniu klinicznym fazy III, którzy zostali poddani leczeniu, 61% (285/469) było w wieku 65 lat lub więcej, a 11% (51/469) było w wieku 75 lat lub więcej. Nie zaobserwowano żadnych ogólnych różnic dotyczących bezpieczeństwa stosowania i skuteczności produktu Azacitidine Accord między tymi pacjentami a młodszymi pacjentami.
Tabela 3. Wyjściowe dane demograficzne i cechy związane z chorobą w badaniu
CC-486-AML-001
| Wskaźnik | Azacitidine Accord (N = 238) | Placebo (N = 234) |
| Wiek (lata) | ||
| Mediana (min., maks.) | 68,0 (55, 86) | 68,0 (55, 82) |
| Przedział wiekowy, n (%) | ||
| < 65 lat | 66 (27,7) | 68 (29,1) |
| ≥ 65 lat do < 75 lat | 144 (60,5) | 142 (60,7) |
| ≥ 75 lat | 28 (11,8) | 24 (10,3) |
| Płeć, n (%) | ||
| Mężczyźni | 118 (49,6) | 127 (54,3) |
| Kobiety | 120 (50,4) | 107 (45,7) |
| Rasa, n (%) | ||
| Biała | 216 (90,8) | 197 (84,2) |
| Czarna lub afroamerykańska | 2 (0,8) | 6 (2,6) |
| Azjatycka | 6 (2,5) | 20 (8,5) |
| Inna | 12 (5,0) | 11 (4,7) |
| Nie uzyskano lub nie zgłoszono danych | 2 (0,8) | 0 (0) |
| Stopień sprawności w skali ECOG n (%) | ||
| 0 | 116 (48,7) | 111 (47,4) |
| 1 | 101 (42,4) | 106 (45,3) |
| 2 | 21 (8,8) | 15 (6,4) |
| 3 | 0 (0) | 2 (0,9) |
| Wskaźnik | Azacitidine Accord (N = 238) | Placebo (N = 234) |
| Status ryzyka cytogenetycznego w momencie postawienia rozpoznania, n (%) | ||
| Pośrednie ryzyko1 | 203 (85,3) | 203 (86,6) |
| Wysokie ryzyko2 | 35 (14,7) | 31 (13,2) |
| Wstępna klasyfikacja AML, n (%) | ||
AML z nawracającymi nieprawidłowościami genetycznymi | 39 (16,4) | 46 (19,7) |
| AML ze zmianami związanymi z mielodysplazją | 49 (20,6) | 42 (17,9) |
| Nowotwory szpikowe związane z leczeniem farmakologicznym | 2 (0,8) | 0 (0) |
| Nieokreślony inaczej rodzaj AML | 148 (62,2) | 145 (62,0) |
| Brak danych | 0 (0) | 1 (0,4) |
| Rodzaj AML, n (%) | ||
| Pierwotna (de novo) | 213 (89,5) | 216 (92,3) |
| Wtórna | 25 (10,5) | 18 (7,7) |
| Status MRD w momencie randomizacji3, n (%) | ||
| Ujemny | 133 (55,9) | 111 (47,4) |
| Dodatni | 103 (43,3) | 116 (49,6) |
| Brak danych | 2 (0,8) | 7 (3,0) |
AML = ostra białaczka szpikowa (ang. acute myeloid leukemia); MDS = zespół mielodysplastyczny (ang. myelodysplastic syndrome); CMML = przewlekła białaczka mielomonocytowa (ang. chronic myelomonocytic leukaemia), ECOG = Wschodnia Grupa Współpracy Onkologicznej (ang. Eastern Cooperative Oncology Group); CR = całkowita remisja morfologiczna (ang. complete remission); CRi = morfologiczna CR z niepełną regeneracją morfologii krwi (ang. complete remission with incomplete blood count recovery) 1 Pośrednie ryzyko zdefiniowano jako kariotyp prawidłowy +8, t(9; 11) lub inny nieokreślony. 2 Wysokie ryzyko zdefiniowano jako kariotyp złożony (≥ 3 nieprawidłowości): -5, 5q-. -7. 7q-. 11q23 – inny niż t(9;11). inv(3), t(3;3) t(6;9) lub t(9;22). Pośrednie i wysokie ryzyko zgodnie z: National Comprehensive Cancer Network Clinical Practice Guidelines in Oncology for AML (wytyczne amerykańskiej Krajowej Sieci Onkologicznej dotyczące praktyki klinicznej w onkologii w odniesieniu do AML).
3 Status MRD w szpiku kostnym mierzono w okresie przesiewowym za pomocą cytometrii przepływowej przy poziomie czułości 0,1%.
Większość pacjentów otrzymywała terapię konsolidującą po terapii indukcyjnej w grupie otrzymującej produkt Azacitidine Accord (78%) i placebo (82%); ponad 90% tych pacjentów w każdej grupie leczenia otrzymało 1 lub 2 cykle leczenia konsolidującego po terapii indukcyjnej (tabela 4).
Tabela 4. Leczenie konsolidujące w badaniu CC-486-AML-001
| Wskaźnik | Azacitidine Accord (N = 238) | Placebo (N = 234) |
| Otrzymał leczenie konsolidujące po indukcji | ||
| Tak, n (%) | 186 (78,2) | 192 (82,1) |
| 1 Cykl, n (%) | 110 (46,2) | 102 (43,6) |
| 2 Cykle, n (%) | 70 (29,4) | 77 (32,9) |
| 3 Cykle, n (%) | 6 (2,5) | 13 (5,6) |
| Nie, n (%) | 52 (21,8) | 42 (17,9) |
| Wskaźnik | Azacitidine Accord (N = 238) | Placebo (N = 234) |
| Status CR/CRi w momencie randomizacji | ||
| CR, n (%) | 183 (76,9) | 177 (75,6) |
| CRi, n (%) | 50 (21,0) | 44 (18,8) |
| Brak CR/CRi a, n (%) | 5 (2,1) | 11 (4,7) |
| Brak, n (%) | 0 (0) | 2 (0,9) |
CR = całkowita remisja (ang. complete remission); CRi = morfologiczna CR z niepełną regeneracją morfologii (ang. CR with incomplete blood count recovery).
a Pacjenci ci mieli wyjściowo w szpiku kostnym mniej niż 5% blastów i zarówno ANC < 1 × 10⁹, jak i płytki krwi < 100 × 109.
Skuteczność produktu Azacitidine Accord u dorosłych pacjentów z AML określono na podstawie całkowitego czasu przeżycia (ang. overall survival, OS) i czasu przeżycia wolnego od nawrotu (ang. relapse-free survival, RFS).
Wyniki dotyczące skuteczności podsumowano w tabeli 5.
Tabela 5. Wyniki oceny skuteczności w badaniu CC-486-AML-001 (populacja ITT)
| Punkty końcowe | Azacitidine Accord (N = 238) | Placebo (N = 234) |
| Całkowity czas przeżycia (OS) | ||
| Zdarzenia OS, n (%) | 158 (66,4) | 171 (73,1) |
| Mediana OS, miesiące (95% CI) | 24,7 (18,7, 30,5) | 14,8 (11,7, 17,6) |
| Współczynnik ryzyka (95% CI) wartość p | 0,69 (0,55, 0,86) 0,0009 | |
| Czas przeżycia wolny od nawrotu | ||
| Zdarzenia, n (%) | 164 (68,9) | 181 (77,4) |
| Mediana RFS, miesiące (95% CI) | 10,2 (7,9, 12,9) | 4,8 (4,6, 6,4) |
| Współczynnik ryzyka (95% CI) wartość p | 0,65 (0,52, 0,81) 0,0001 | |
| Czas do nawrotu | ||
| Nawrót, n (%) | 154 (64,7) | 179 (76,5) |
| Mediana czasu do nawrotu, miesiące (95% CI) | 10,2 (8,3, 13,4) | 4,9 (4,6, 6,4) |
| Czas do przerwania leczenia | ||
| Leczenie przerwane, n (%) | 193 (81,1) | 208 (88,9) |
| Mediana czasu do zakończenia leczenia, miesiące (95% CI) | 11,4 (9,8, 13,6) | 6,1 (5,1, 7,4) |
| Przerwanie leczenia – nawrót choroby, n (%) | 143 (60,1) | 180 (76,9) |
CI = przedział ufności (ang. confidence interval).
Analizy wcześniej określonych podgrup w zakresie OS i RFS wykazały spójny efekt terapeutyczny produktu Azacitidine Accord w podgrupach demograficznych i związanych z chorobą, w tym wyodrębnionych na podstawie wyjściowego ryzyka cytogenetycznego, liczby otrzymanych wcześniej cykli leczenia konsolidującego i statusu CR/CRi.
Krzywe Kaplana-Meiera przedstawiają wyniki OS (patrz ryc. 1.) i RFS (patrz ryc. 2.).
Rycina 1. Krzywa Kaplana-Meiera dla całkowitego czasu przeżycia: porównanie produktu
Azacitidine Accord z placebo (populacja ITT)
Rycina 2. Krzywa Kaplana-Meiera dla czasu przeżycia wolnego od nawrotu: porównanie produktu Azacitidine Accord z placebo (populacja ITT)
U pacjentów, u których podawanie 300 mg zostało wydłużone do 21 dni z powodu nawrotu choroby, mediana OS (22,8 miesiąca dla produktu Azacitidine Accord i 14,6 miesiąca dla placebo) oraz mediana RFS (7,4 miesiąca dla produktu Azacitidine Accord i 4,6 miesiąca dla placebo) były porównywalne z ogólnymi wynikami badania.
W porównaniu z placebo produkt Azacitidine Accord wykazał korzystny efekt w odniesieniu do OS zarówno u pacjentów z występowaniem, jak i z brakiem choroby resztkowej (ang. minimal residual 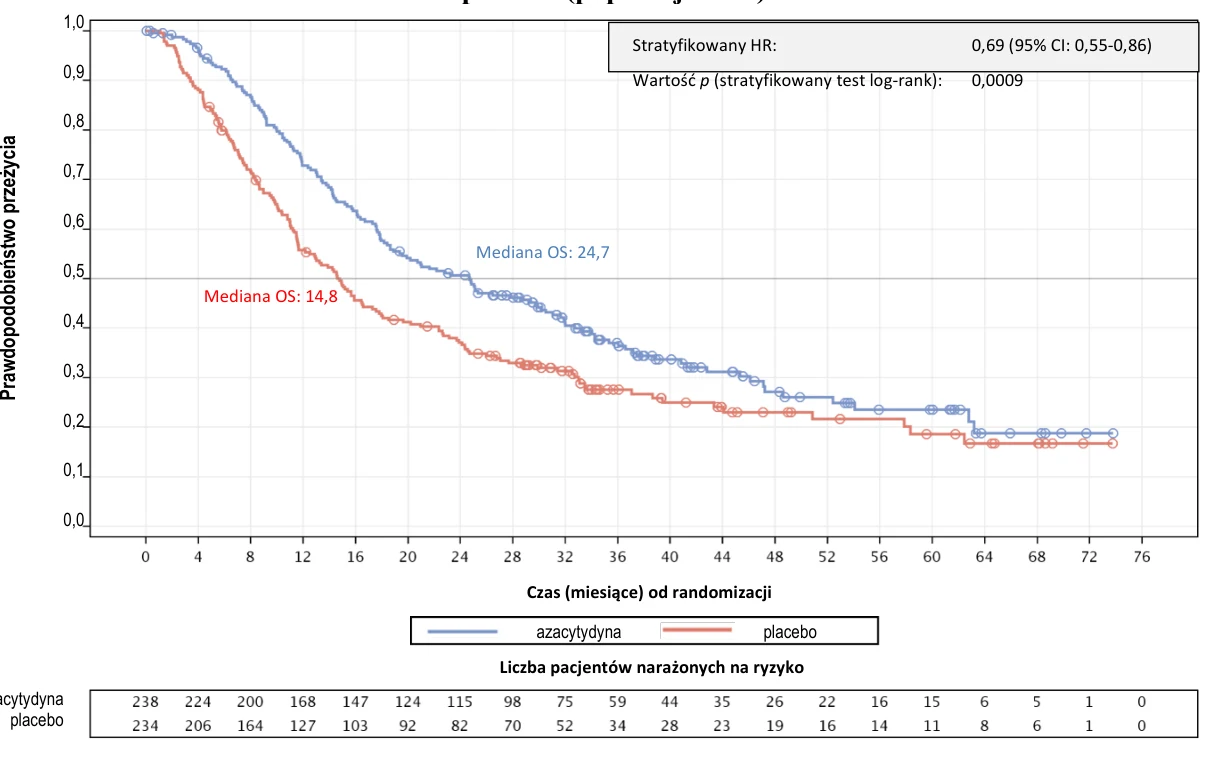
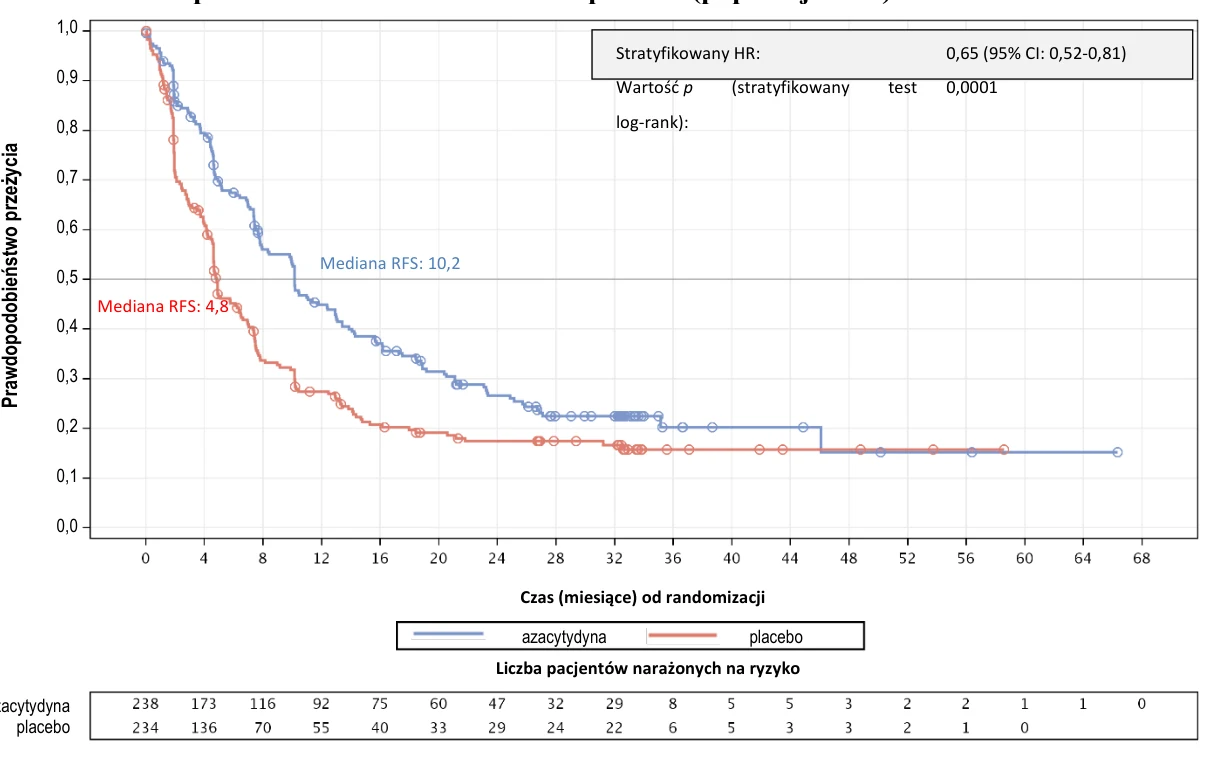

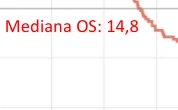
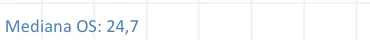


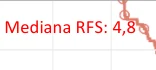
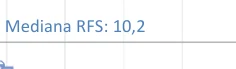

 disease, MRD). Efekt terapeutyczny dla OS był bardziej widoczny u pacjentów z występowaniem MRD (HR = 0,69; 95% CI): 0,51, 0,93) niż u chorych z brakiem MRD (HR = 0,81; 95% CI: 0,59, 1,12).
Jakość życia związana ze stanem zdrowia (HRQoL)
Jakość życia związaną ze stanem zdrowia (ang. health-related quality of life, HRQoL) oceniano za pomocą skali funkcjonalnej oceny terapii chorób przewlekłych dotyczącej zmęczenia (ang. Functional Assessment of Chronic Illness Therapy – fatigue, FACIT – fatigue), pięciowymiarowego, trójpoziomowego wskaźnika użyteczności zdrowotnej (ang. Five Dimensions Three Levels (EQ-5D-3L) Health Utility Index) i wizualnej skali analogowej (ang. visual analogue scale, VAS). Wyjściowo pacjenci mieli niski poziom zmęczenia i dobry poziom HRQoL. Wyniki te były zasadniczo porównywalne z wynikami w ogólnej populacji w podobnym wieku. Taki poziom HRQoL utrzymywał się w czasie w przypadku produktu Azacitidine Accord w porównaniu z poziomem wyjściowym, a także z placebo. Stwierdzono, że zarówno czas do wyraźnego pogorszenia, jak i odsetek pacjentów, u których wystąpiło klinicznie istotne pogorszenie, był podobny w przypadku pacjentów otrzymujących produkt leczniczy Azacitidine Accord i placebo. Podsumowując, wyniki dowodzą, że HRQoL była podobna w grupie leczonej produktem Azacitidine Accord i w grupie placebo, bez klinicznie istotnego pogorszenia w czasie.
5.2 Właściwości farmakokinetyczne
Wchłanianie
Ekspozycja była na ogół liniowa z proporcjonalnym do dawki wzrostem ekspozycji ogólnoustrojowej; zaobserwowano dużą zmienność osobniczą. Średnia geometryczna (współczynnik zmienności [%CV]) wartości Cmax i AUC po doustnym podaniu pojedynczej dawki 300 mg wynosiły odpowiednio 145,1 ng/ml (63,7) i 241,6 ng · h/ml (64,5). Wielokrotne podanie w zalecanym schemacie dawkowania nie spowodowało kumulacji leku. Wchłanianie azacytydyny było szybkie, z medianą Tmax wynoszącą 1 godzinę po podaniu. Średnia biodostępność po podaniu doustnym w stosunku do podania podskórnego (S.C.) wynosiła około 11%.
Wpływ jedzenia
Wpływ jedzenia na ekspozycję na produkt Azacitidine Accord był minimalny, dlatego może być on przyjmowany z posiłkiem lub bez.
Dystrybucja
Po podaniu doustnym średnia geometryczna pozornej objętości dystrybucji wynosiła 12,6 l/kg dla osoby
o masie 70 kg. Poziom wiązania azacytydyny z białkami osocza wynosił od 6% do 12%.
Metabolizm
W oparciu o dane z badań in vitro nie wydaje się, by w metabolizmie azacytydyny uczestniczyły izoenzymy cytochromu P450 (CYP). Azacytydyna ulega spontanicznej hydrolizie oraz deaminacji z udziałem deaminazy cytydyny.
Eliminacja
Średnia geometryczna klirensu wynosiła 1242 l/h, a średnia geometryczna czasu półtrwania w fazie eliminacji wynosiła około 0,5 h. Po podaniu dożylnym 14C-azacytydyny 5 chorym onkologicznym 85% podanej radioaktywności było wykrywane w moczu, podczas gdy w kale stwierdzano < 1% podanej dawki radioaktywności w ciągu 3 dni. Średni poziom wydalania radioaktywności w moczu po podskórnym podaniu 14C-azacytydyny wynosił 50%. Ilość niezmienionej azacytydyny odzyskanej w moczu w stosunku do dawki wynosiła < 2% po podaniu podskórnym (S.C.) lub doustnym. Nie mierzono wydalania w kale po podaniu doustnym.
Działanie farmakodynamiczne
Epigenetyczny, regulatorowy wpływ azacytydyny na globalne zmniejszenie metylacji DNA we krwi utrzymywał się przy przedłużonej ekspozycji 300 mg dziennie, podawanej przez 14 lub 21 dni z 28-dniowego cyku u pacjentów z nowotworami szpiku, w tym AML, w badaniu fazy I/II. Zaobserwowano dodatnią korelację między ekspozycją na azacytydynę mierzoną na podstawie jej stężenia w osoczu a działaniem farmakodynamicznym w postaci ogólnej redukcji metylacji DNA we krwi.
Szczególne grupy pacjentów
Osoby w podeszłym wieku
W analizie farmakokinetyki populacyjnej z uwzględnieniem 286 pacjentów z AML wiek (od 46 do 93 lat) nie miał klinicznie istotnego wpływu na farmakokinetykę produktu Azacitidine Accord. Dlatego też modyfikacja dawki produktu Azacitidine Accord ze względu na wiek pacjenta nie jest konieczna.
Zaburzenia czynności wątroby
Nie przeprowadzono formalnych badań u pacjentów z zaburzeniami czynności wątroby. Jest mało prawdopodobne, aby zaburzenia czynności wątroby miały wpływ na farmakokinetykę w stopniu mającym znaczenie kliniczne, ponieważ azacytydyna ulega spontanicznej hydrolizie i deaminacji za pośrednictwem deaminazy cytydyny. W analizie farmakokinetyki populacyjnej stwierdzono, że AspAT (8 do 155 U/l), AlAT (5 do 185 U/l) i łagodne zaburzenia czynności wątroby (BIL ≤ GGN i AspAT > GGN, lub BIL 1 do 1,5 × GGN i jakiekolwiek AspAT) nie miały klinicznie istotnego wpływu na farmakokinetykę azacytydyny. Wpływ umiarkowanego i ciężkiego zaburzenia czynności wątroby (BIL > 1,5 × GGN i AspAT) na farmakokinetykę azacytydyny nie jest znany.
Zaburzenia czynności nerek
U chorych onkologicznych porównano farmakokinetykę azacytydyny u 6 pacjentów z prawidłową czynnością nerek (CLcr > 80 ml/min) i 6 pacjentów z ciężkimi zaburzeniami czynności nerek (CLcr < 30 ml/min) po podskórnym podawaniu raz na dobę (dni 1.–5.) dawki 75 mg/m2/dobę. Ciężkie zaburzenia czynności nerek zwiększyły ekspozycję na azacytydynę o około 70% po pojedynczym podaniu i 41% po wielokrotnych podaniu podskórnym. Wzrost ekspozycji nie był skorelowany ze wzrostem liczby zdarzeń niepożądanych.
Analiza populacyjna farmakokinetyki po podaniu dawki 300 mg produktu Azacitidine Accord wykazała, że u pacjentów z łagodnymi (CLcr: ≥ 60 do < 90 ml/min), umiarkowanymi (CLcr: ≥ 30 do < 60 ml/min) i ciężkimi (CLcr: < 30 ml/min) zaburzeniami czynności nerek występowało zwiększenie AUC azacytydyny w osoczu odpowiednio o 19%, 25% i 38%. Wpływ ciężkich zaburzeń czynności nerek na farmakokinetykę produktu Azacitidine Accord był podobny do opisanego powyżej badania klinicznego dotyczącego zaburzeń czynności nerek z zastosowaniem azacytydyny podawanej we wstrzyknięciu (zwiększenie AUC o ok. 40%). Ekspozycja na azacytydynę (AUC) jest o około 75% niższa po podaniu doustnym w porównaniu z ekspozycją osiągniętą po podaniu podskórnym; z tego powodu wzrost ekspozycji o około 40% po podaniu doustnym jest nadal uważany za bezpieczny i tolerowany. Dlatego też nie zaleca się dostosowywania dawki produktu Azacitidine Accord u pacjentów z łagodnymi, umiarkowanymi lub ciężkimi zaburzeniami czynności nerek.
Rasa i pochodzenie etniczne
Wpływ rasy i pochodzenia etnicznego na farmakokinetykę produktu Azacitidine Accord jest nieznany.
5.3 Przedkliniczne dane o bezpieczeństwie
W 14-dniowym badaniu toksyczności po podaniu doustnym u psów zgony obserwowano po dawkach 8 i 16 mg/m2/dobę. Maksymalna tolerowana dawka (ang. maximum tolerated dose, MTD) wynosiła 4 mg/m2/dobę. Po podaniu jednej lub wszystkich dawek obserwowano korelację między występowaniem pancytopenii a hipoplazją szpiku kostnego, ubytkiem tkanek limfatycznych, rozszerzeniem gruczołów i światła oraz martwicą pojedynczych komórek w kryptach śluzówki jelita cienkiego i grubego i (lub) wakuolizacją hepatocytów w strefie centralnej zrazików. Przy stosowaniu w MTD objawy te ustępowały częściowo lub całkowicie po 3 tygodniach. Po pozajelitowym podaniu azacytydyny w porównywalnych zakresach dawek, obserwowano zgony i podobną toksyczność narządów docelowych u gryzoni, psów i małp. Dane niekliniczne, wynikające z badań toksyczności po podaniu wielokrotnym azacytydyny, nie ujawniają szczególnego zagrożenia dla człowieka.
Azacytydyna indukuje mutacje genów i aberracje chromosomowe w hodowlach in vitro bakterii i komórek ssaków. Potencjalne działanie rakotwórcze było oceniane na myszach i szczurach. Azacytydyna wywoływała powstawanie nowotworów układu krwiotwórczego u samic myszy po podawaniu dootrzewnowym 3 razy na tydzień przez 52 tygodnie. U myszy, którym podawano azacytydynę dootrzewnowo przez 50 tygodni, obserwowano zwiększoną częstość występowania guzów w układzie chłonno-siateczkowym, płucach, gruczołach sutkowych i skórze. Badanie rakotwórczości na szczurach wykazało zwiększoną częstość występowania guzów jądra.
Badania wczesnej embriotoksyczności na myszach wykazały 44% częstość występowania wewnątrzmacicznej śmierci płodu (zwiększona resorpcja) po pojedynczym wstrzyknięciu dootrzewnowym azacytydyny podczas organogenezy. U myszy, którym podano azacytydynę podczas zamykania lub przed zamknięciem podniebienia twardego wykryto nieprawidłowości rozwojowe mózgu. U szczurów azacytydyna nie powodowała działań niepożądanych, gdy była podawana przed implantacją, ale była wyraźnie embriotoksyczna, gdy podawano ją podczas organogenezy. Nieprawidłowości płodu podczas organogenezy u szczurów obejmowały: nieprawidłowości OUN (egzencefalia, przepuklina mózgowa), anomalie kończyn (mikromelia, stopa szpotawa, syndaktylia, oligodaktylia) i inne (mikroftalmia, mikrognacja, wytrzewienie, obrzęk i nieprawidłowości żeber).
Podanie azacytydyny samcom myszy przed kopulacją z samicami myszy nienarażonymi na działanie azacytydyny prowadziło do obniżonej płodności i utraty potomstwa podczas późniejszego rozwoju płodowego i pourodzeniowego. Leczenie samców szczurów prowadziło do utraty masy jąder i najądrza, obniżonej liczby plemników, obniżonego współczynnika ciąż, zwiększenia liczby płodów nieprawidłowych i zwiększonej liczby utraconych płodów u pokrytych samic (patrz punkt 4.6).
6. DANE FARMACEUTYCZNE
6.1 Wykaz substancji pomocniczych
Rdzeń tabletki
Mannitol
Celuloza mikrokrystaliczna silikonowana
Kroskarmeloza sodowa
Magnezu stearynian
Otoczka tabletki
200 mg:
Hypromeloza (E464)
Laktoza jednowodna
Glikol polietylenowy (E1521)
Triacetyna (E1518)
Tytanu dwutlenek (E171)
Tlenek żelaza czerwony (E172)
300 mg:
Hypromeloza (E464)
Laktoza jednowodna
Glikol polietylenowy (E1521)
Triacetyna (E1518)
Tytanu dwutlenek (E171)
Tlenek żelaza czerwony (E172)
Tlenek żelaza żółty (E172)
Tlenek żelaza czarny (E172)
6.2 Niezgodności farmaceutyczne
Nie dotyczy.
6.3 Okres ważności
3 lata
6.4 Specjalne środki ostrożności podczas przechowywania
Brak specjalnych zaleceń dotyczących przechowywania produktu leczniczego.
6.5 Rodzaj i zawartość opakowania
Azacitidine Accord 200 mg i 300 mg, tabletki powlekane
Tabletki powlekane są dostępne w pudełku tekturowym zawierającym 7 lub 14 tabletek powlekanych w blistrach z aluminium-aluminium lub w blistrze z aluminium/PVC/PCTFE z folią aluminiową ulegająca perforacji przy wyciskaniu tabletki z opakowania oraz w pudełku tekturowym zawierającym 7 × 1 i 14 × 1 tabletek powlekanych w perforowanych na wskroś blistrach jednodawkowych.
Nie wszystkie wielkości opakowań muszą znajdować się w obrocie.
6.6 Specjalne środki ostrożności dotyczące usuwania i przygotowania produktu leczniczego do
stosowania
Produkt Azacitidine Accord jest cytotoksycznym produktem leczniczym. W przypadku kontaktu proszku z tabletek powlekanych ze skórą należy natychmiast dokładnie umyć skórę mydłem i wodą. Jeśli proszek wejdzie w kontakt z błonami śluzowymi, miejsce to należy dokładnie przepłukać wodą.
Wszelkie niewykorzystane resztki produktu leczniczego lub jego odpady należy usunąć zgodnie z lokalnymi przepisami.
7. PODMIOT ODPOWIEDZIALNY POSIADAJĄCY POZWOLENIE NA DOPUSZCZENIE DO OBROTU
Accord Healthcare S.L.U.
World Trade Center, Moll de Barcelona s/n
Edifici Est, 6a Planta
08039 Barcelona
Hiszpania
8. NUMERY POZWOLEŃ NA DOPUSZCZENIE DO OBROTU
Azacitidine Accord 200 mg tabletki powlekane
Blistry aluminium-aluminium
EU/1/19/1413/003 7 tabletek
EU/1/19/1413/004 14 tabletek
EU/1/19/1413/005 7 x 1 tabletka (dawka pojedyncza)
EU/1/19/1413/006 14 x 1 tabletka (dawka pojedyncza)
Blister aluminium/PVC/PCTFE
EU/1/19/1413/007 7 tabletek
EU/1/19/1413/008 14 tabletek
EU/1/19/1413/009 7 x 1 tabletka (dawka pojedyncza)
EU/1/19/1413/010 14 x 1 tabletka (dawka pojedyncza)
Azacitidine Accord 300 mg tabletki powlekane
Blistry aluminium-aluminium
EU/1/19/1413/011 7 tabletek
EU/1/19/1413/012 14 tabletek
EU/1/19/1413/013 7 x 1 tabletka (dawka pojedyncza)
EU/1/19/1413/014 14 x 1 tabletka (dawka pojedyncza)
Blister aluminium/PVC/PCTFE
EU/1/19/1413/015 7 tabletek
EU/1/19/1413/016 14 tabletek
EU/1/19/1413/017 7 x 1 tabletka (dawka pojedyncza)
EU/1/19/1413/018 14 x 1 tabletka (dawka pojedyncza)
9. DATA WYDANIA PIERWSZEGO POZWOLENIA NA DOPUSZCZENIE DO OBROTU
I DATA PRZEDŁUŻENIA POZWOLENIA
Data wydania pierwszego pozwolenia na dopuszczenie do obrotu: 17 wrzesień 2025
10. DATA ZATWIERDZENIA LUB CZĘŚCIOWEJ ZMIANY TEKSTU
CHARAKTERYSTYKI PRODUKTU LECZNICZEGO
Szczegółowe informacje o tym produkcie leczniczym są dostępne na stronie internetowej Europejskiej Agencji Leków https://www.ema.europa.eu.
Więcej informacji o leku Azacitidine Accord