


Charakterystyka produktu leczniczego - Aqneursa
1. NAZWA PRODUKTU LECZNICZEGO
Aqneursa 1 g granulat do sporządzania zawiesiny doustnej, w saszetce
2. SKŁAD JAKOŚCIOWY I ILOŚCIOWY
Każda saszetka zawiera 1 g lewacetyloleucyny.
Substancje pomocnicze o znanym działaniu
Każda saszetka zawiera 642,2 mg izomaltu i 0,153 mg glikolu propylenowego.
Pełny wykaz substancji pomocniczych, patrz punkt 6.1.
3. POSTAĆ FARMACEUTYCZNA
Granulat do sporządzania zawiesiny doustnej.
Granulat o barwie białej do białawej.
4. SZCZEGÓŁOWE DANE KLINICZNE
4.1. Wskazania do stosowania
Produkt leczniczy Aqneursa jest wskazany do stosowania w leczeniu objawów neurologicznych choroby Niemanna-Picka typu C (NPC), w skojarzeniu z miglustatem albo w monoterapii, jeśli pacjent nie toleruje miglustatu, u dorosłych i dzieci w wieku od 6 lat o masie ciała co najmniej 20 kg.
4.2. Dawkowanie i sposób podawania
Dawkowanie
Dorośli i dzieci w wieku od 6 lat o masie ciała co najmniej 20 kg
Zalecana dawka ustalana jest na podstawie masy ciała pacjenta wyrażonej w kg, zgodnie z tabelą 1. Należy unikać jedzenia i picia na 0,5 godziny przed podaniem i 2 godziny po podaniu produktu leczniczego (patrz punkt 5.2).
| Tabela 1: Zalecana dawka | ||||
| Masa ciała pacjenta | Dawka poranna | Dawka popołudniowa | Dawka wieczorna | |
| 20–24 kg | 1 g (1 saszetka) | — | 1 g (1 saszetka) | |
| 25–34 kg | 1 g (1 saszetka) | 1 g (1 saszetka) | 1 g (1 saszetka) | |
| od 35 kg | 2 g (2 saszetki) | 1 g (1 saszetka) | 1 g (1 saszetka) | |
W przypadku pominięcia dawki należy ją opuścić, a kolejną dawkę przyjąć zgodnie z planem.
Dzieci w wieku poniżej 6 lat lub o masie ciała poniżej 20 kg
Nie określono dotychczas bezpieczeństwa stosowania ani skuteczności produktu leczniczego Aqneursa u dzieci w wieku poniżej 6 lat lub o masie ciała poniżej 20 kg. Dane nie są dostępne.
Sposób podawania
Stosowanie doustne z płynem
Zawartość jednej saszetki należy wsypać do 40 ml (3 łyżek stołowych) wody i zamieszać do całkowitego rozproszenia. Nie zaleca się stosowania gorących płynów. Całą zawiesinę należy wypić niezwłocznie po przygotowaniu (w ciągu 30 minut). Jeśli zawiesina nie zostanie wypita od razu, przed połknięciem należy ją ponownie wymieszać. Po spożyciu w naczyniu mogą pozostać widoczne resztki zawiesiny; w takim przypadku nie należy przeprowadzać dodatkowego płukania.
Jeśli potrzebna jest druga saszetka, należy powtórzyć wszystkie powyższe kroki.
Podawanie przez zgłębnik gastrostomijny
Produkt leczniczy Aqneursa może być podawany przez zgłębnik gastrostomijny (18 Fr lub większy). Zawartość jednej saszetki należy wsypać do pojemnika zawierającego 40 ml wody i wymieszać aż do rozproszenia wszystkich granulek. Następnie zawiesinę należy pobrać do strzykawki cewnikowej. Zawartość strzykawki wprowadza się do zgłębnika gastrostomijnego przy zastosowaniu jednostajnego nacisku. Następnie strzykawkę ponownie napełnia się wodą, aby przepłukać zgłębnik za pomocą co najmniej 20 ml wody. Zawiesinę należy zużyć niezwłocznie (w ciągu 30 minut).
Patrz punkt 6.6 „Więcej informacji na temat podawania przez zgłębnik gastrostomijny”.
4.3. Przeciwwskazania
Nadwrażliwość na substancję czynną lub na którąkolwiek substancję pomocniczą wymienioną w punkcie 6.1.
4.4. Specjalne ostrzeżenia i środki ostrożności dotyczące stosowania
Anafilaksja i reakcje nadwrażliwości
Chociaż podczas badań klinicznych nie zaobserwowano żadnego przypadku reakcji anafilaktycznej ani reakcji nadwrażliwości, takie reakcje mogą wystąpić po podaniu lewacetyloleucyny. W razie wystąpienia takiej reakcji należy natychmiast przerwać stosowanie produktu leczniczego Aqneursa i wdrożyć niezbędne leczenie ratunkowe.
Substancje pomocnicze
Każda saszetka zawiera 642,2 mg izomaltu. Produkt leczniczy nie powinien być stosowany u pacjentów z rzadko występującą dziedziczną nietolerancją fruktozy.
Każda saszetka produktu leczniczego zawiera 0,153 mg glikolu propylenowego.
4.5. Interakcje z innymi produktami leczniczymi i inne rodzaje interakcji
Nie przeprowadzono badań dotyczących interakcji.
Interakcje z lewacetyloleucyną
W badaniach farmakologicznych stwierdzono interakcję lewacetyloleucyny (N-acetylo-L-leucyny) z N-acetylo-DL-leucyną i N-acetylo-D-leucyną, co sugeruje, że N-acetylo-D-leucyna może konkurować z lewacetyloleucyną o wychwyt przez transportery monokarboksylanowe. Należy unikać jednoczesnego stosowania lewacetyloleucyny oraz N-acetylo-DL-leucyny i N-acetylo-D-leucyny.
Interakcje z substratami transporterów P-gp, BCRP lub BSEP
Lewacetyloleucyna może być inhibitorem glikoproteiny P (P-gp), białka oporności raka piersi (ang. breast cancer resistance protein, BCRP) i pompy eksportu soli żółciowych (ang. bile salt export pump, BSEP) (patrz punkt 5.2). Znaczenie tego faktu dla organizmu ludzkiego jest niepewne. Nie można wykluczyć potencjalnej interakcji lewacetyloleucyny z innymi produktami leczniczymi, które są substratami dla P-gp (np. digoksyna, dabigatran, loperamid, irynotekan, doksorubicyna, winblastyna, paklitaksel, feksofenadyna, selicyklib, chinidyna, talinolol), BCRP (np. sulfasalazyna, rozuwastatyna) lub BSEP.
Należy zachować ostrożność w przypadku jednoczesnego podawania lewacetyloleucyny z substratami BSEP.
Potencjalnie hamujący wpływ lewacetyloleucyny na białka ekstruzji wielolekowej i toksyn (ang. multidrug and toxin extrusion, MATE) jest nieznany, dlatego zaleca się ostrożność podczas jednoczesnego podawania lewacetyloleucyny z substratami transporterów MATE.
4.6. Wpływ na płodność, ciążę i laktację
Ciąża
Brak danych dotyczących stosowania lewacetyloleucyny u kobiet w okresie ciąży. Badania na zwierzętach wykazały szkodliwy wpływ na reprodukcję (patrz punkt 5.3).
Produkt leczniczy Aqneursa nie jest zalecany do stosowania w okresie ciąży ani u kobiet w wieku rozrodczym niestosujących skutecznej metody antykoncepcji.
Karmienie piersią
Nie wiadomo, czy lewacetyloleucyna lub jej metabolity przenikają do mleka ludzkiego. Nie można wykluczyć zagrożenia dla noworodków i dzieci.
Należy podjąć decyzję, czy przerwać karmienie piersią, czy przerwać/wstrzymać podawanie produktu leczniczego Aqneursa, biorąc pod uwagę korzyści z karmienia piersią dla dziecka i korzyści z leczenia dla matki.
Płodność
Nie są dostępne dane dotyczące wpływu lewacetyloleucyny na płodność u ludzi. Badania na zwierzętach wskazują, że lewacetyloleucyna nie wpływa na płodność samców ani samic (patrz punkt 5.3).
4.7. Wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn
Aqneursa nie ma wpływu lub wywiera nieistotny wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn.
4.8. Działania niepożądane
Podsumowanie profilu bezpieczeństwa
Najczęstszym działaniem niepożądanym, występującym z częstością 1,2%, są wzdęcia.
Tabelaryczne zestawienie działań niepożądanych
Działania niepożądane obserwowane u pacjentów z NPC podczas randomizowanego badania klinicznego z grupą kontrolną otrzymującą placebo prowadzonego w układzie naprzemiennym oraz prowadzonego metodą otwartej próby badania z zaślepieniem osób oceniających z fazą kontynuacyjną zebrano od łącznie 84 pacjentów, z medianą czasu trwania leczenia wynoszącą 86 dni.
Działania niepożądane wymieniono zgodnie z klasyfikacją układów i narządów według następujących kategorii częstości: bardzo często (≥ 1/10), często (≥ 1/100 do < 1/10), niezbyt często (≥ 1/1 000 do < 1/100), rzadko (≥ 1/10 000 do < 1/1 000), bardzo rzadko (< 1/10 000), nieznana (częstość nie może być określona na podstawie dostępnych danych).
| Tabela 2: Działania niepożądane u pacjentów z chorobą Niemanna-Picka typu C leczonych | ||
| lewacetyloleucyną | ||
| Klasyfikacja układów i narządów | Częstość | Działanie niepożądane |
| Zaburzenia żołądka i jelit | Często | Wzdęcia |
Zgłaszanie podejrzewanych działań niepożądanych
Po dopuszczeniu produktu leczniczego do obrotu istotne jest zgłaszanie podejrzewanych działań niepożądanych. Umożliwia to nieprzerwane monitorowanie stosunku korzyści do ryzyka stosowania produktu leczniczego. Osoby należące do fachowego personelu medycznego powinny zgłaszać wszelkie podejrzewane działania niepożądane za pośrednictwem krajowego systemu zgłaszania wymienionego w załączniku V.
4.9. Przedawkowanie
W razie przedawkowania zaleca się leczenie objawowe.
5. WŁAŚCIWOŚCI FARMAKOLOGICZNE
5.1. Właściwości farmakodynamiczne
Grupa farmakoterapeutyczna: Inne produkty lecznicze działające na układ nerwowy, kod ATC: N07XX27.
Działanie farmakodynamiczne
Produkt leczniczy Aqneursa zawiera lewacetyloleucynę, która oddziałuje na procesy leżące u podstaw zaburzeń neurologicznych. W badaniach nieklinicznych wykazano, że lewacetyloleucyna koryguje metabolizm energetyczny, w tym poprawia produkcję adenozynotrifosforanu.
Skuteczność kliniczna i bezpieczeństwo stosowania
Skuteczność i bezpieczeństwo stosowania lewacetyloleucyny w leczeniu NPC były przedmiotem randomizowanego, 2-okresowego badania prowadzonego w układzie naprzemiennym metodą podwójnie ślepej próby z grupą kontrolną otrzymującą placebo, które oceniało skuteczność lewacetyloleucyny u pacjentów z NPC. Do badania kwalifikowali się pacjenci w wieku od 4 lat z potwierdzonym rozpoznaniem NPC i wyjściowym wynikiem w skali SARA wynoszącym 7–34 punkty, nieotrzymujący innych terapii eksperymentalnych; dopuszczano pacjentów przyjmujących miglustat.
W okresie I pacjentów randomizowano w stosunku 1:1 do grupy otrzymującej albo lewacetyloleucynę, albo placebo przez 12 tygodni. W okresie II grupom zamieniano leczenie (lewacetyloleucynę albo placebo) na kolejne 12 tygodni. Pacjenci w wieku ≥13 lat otrzymywali dawkę 4 g/dobę (2 g rano, 1 g po południu oraz 1 g wieczorem). Dawka lewacetyloleucyny u dzieci w wieku poniżej 13 lat zależała od masy ciała pacjenta (patrz punkt 4.2).
Randomizacji i leczeniu poddano łącznie 60 pacjentów, z czego 59 (98%) ukończyło oba okresy leczenia lewacetyloleucyną i placebo.
Wśród 60 zrandomizowanych pacjentów (37 dorosłych i 23 pediatrycznych) znalazło się 27 kobiet i 33 mężczyzn. Mediana wieku w momencie rozpoczęcia leczenia wynosiła 25 lat (zakres: 5–67 lat). Wśród pacjentów 90% stanowiły osoby rasy białej, 3% — azjatyckiej, a 7% — innej. Łącznie 51 (85%) pacjentów otrzymywało leczenie miglustatem przed randomizacją i w trakcie badania.
Pierwszorzędowym punktem końcowym był pomiar neurologicznych objawów przedmiotowych i podmiotowych oraz sprawności na podstawie skali oceny i weryfikacji ataksji (ang. Scale for the Assessment and Rating of Ataxia, SARA).
Ocenę w skali SARA przeprowadzano w punkcie wyjściowym, a następnie pod koniec okresu I (tydzień 12) i pod koniec okresu II (tydzień 24). Pod względem wyniku w skali SARA leczenie lewacetyloleucyną wykazało statystycznie istotną różnicę na korzyść lewacetyloleucyny w porównaniu z placebo (tabela 3).
| Tabela 3. Podsumowanie wyników skuteczności w skali oceny i weryfikacji ataksji | |||||
| (SARA)* | |||||
| Parametr/zmienna | Średnia różnica (SD) | Wartość szacunkowa (SE) | 95-proc. CI | Wartość p** | |
| Wartość wyjściowa | -- | 0,95 (0,04) | (0,86; 1,04) | < 0,001 | |
| Efekt leczenia (lewacetyloleucyna wobec placebo) | -- | -1,28 (0,31) | (-1,91; -0,65) | < 0,001 | |
Całkowita zmiana w porównaniu ze stanem wyjściowym — lewacetyloleucyna | -1,97 (2,43) | -- | -- | -- | |
| Całkowita zmiana w porównaniu ze stanem wyjściowym — placebo | -0,60 (2,39) | -- | -- | -- | |
CI — przedział ufności; SD — odchylenie standardowe; SE — błąd standardowy
* Zmianę w stosunku do wartości wyjściowej oceniano pod koniec okresu I (tydzień 12) oraz pod koniec okresu II (tydzień 24).
** Dwustronna wartość p
U 30 pacjentów otrzymujących placebo w okresie I nie wykazano istotnej zmiany średniego wyniku w skali SARA (-0,60), podczas gdy u pacjentów przyjmujących lewacetyloleucynę nastąpiła istotna zmiana (-1,93). U pozostałych 30 pacjentów, którzy otrzymywali lewacetyloleucynę w okresie I, a następnie placebo w okresie II, wystąpiło znaczne nasilenie objawów podczas przyjmowania placebo, które zasadniczo prowadziło do wypłukiwania lewacetyloleucyny z organizmu (różnica średniego wyniku w skali SARA między końcem okresu I [tydzień 12] a końcem okresu II [tydzień 24] wyniosła +1,55), co świadczy o pogorszeniu neurologicznych objawów przedmiotowych i podmiotowych po odstawieniu lewacetyloleucyny (rycina 1).
Łącznie 9 pacjentów (15%) nie przyjmowało miglustatu przed randomizacją ani w trakcie badania. U tych pacjentów po leczeniu lewacetyloleucyną również nastąpiła zmiana średniego wyniku w skali SARA o -2,06.
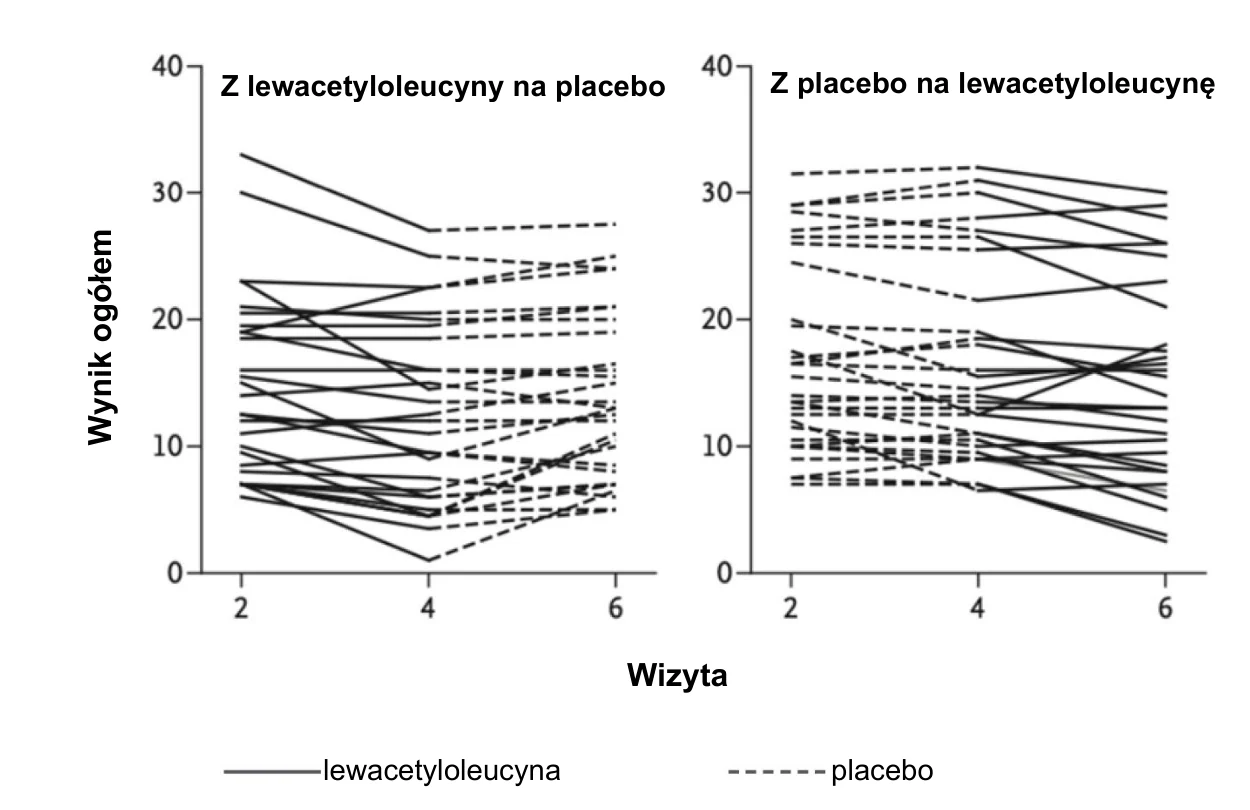
Rycina 1. Wyniki w skali SARA u poszczególnych pacjentów w punkcie wyjściowym, na koniec okresu I oraz na koniec okresu II
Dzieci i młodzież
Europejska Agencja Leków wstrzymała obowiązek dołączania wyników badań lewacetyloleucyny w jednej lub kilku podgrupach populacji dzieci i młodzieży w leczeniu choroby Niemanna-Picka typu C (stosowanie u dzieci i młodzieży, patrz punkt 4.2).
5.2. Właściwości farmakokinetyczne
Wchłanianie
Po podaniu doustnym lewacetyloleucyna jest szybko wchłaniana. Mediana czasu do uzyskania stężenia maksymalnego (Cmax), tj. tmax, wynosi 1 godzinę (zakres: 0,5–2,5 godziny). Średnie, znormalizowane względem dawki (na gram lewacetyloleucyny) Cmax i pole powierzchni pod krzywą w czasie od 0 do 24 godzin (AUC0-24hrs) wynosiły odpowiednio 4 µg/ml/g i 9 h*µg/ml/g. Bezwzględna biodostępność po podaniu doustnym nie jest znana.
Nie przeprowadzono badań dotyczących wpływu pokarmu na wchłanianie.
Dystrybucja
Średnia (odchylenie standardowe [SD]) objętość dystrybucji w stanie stacjonarnym (Vss) wynosiła 253 (125) l.
Lewacetyloleucyna jest wychwytywana przez powszechnie występujące transportery monokarboksylanowe, dzięki czemu jest dostarczana do wszystkich tkanek, w tym w obrębie ośrodkowego układu nerwowego.
Eliminacja
Średni (SD) klirens wynosi 139 (59) l/h. Szacowany okres półtrwania wynosi około 1 godziny. Po wielokrotnym podaniu nie obserwowano akumulacji lub obserwowano tylko niewielką akumulację.
Charakterystyka w określonych grupach osób lub pacjentów
Nie stwierdzono istotnych klinicznie różnic w farmakokinetyce lewacetyloleucyny w zależności od wieku (zakres: 6–67 lat), płci, rasy/pochodzenia etnicznego ani masy ciała (zakres: 20,5–98,4 kg).
Zaburzenia czynności nerek lub wątroby
Nie badano wpływu zaburzeń czynności nerek ani wątroby na farmakokinetykę lewacetyloleucyny.
Interakcje z innymi produktami leczniczymi
Badania in vitro wykazały, że lewacetyloleucyna w stężeniach terapeutycznych nie hamuje znacząco aktywności enzymatycznej izoform cytochromu P450 (CYP450). Lewacetyloleucyna nie wykazuje potencjału indukcyjnego wobec enzymów CYP450.
W warunkach in vitro lewacetyloleucyna hamuje działanie transporterów wypływu: glikoproteiny P (P-gp), białka oporności raka piersi (BCRP) i pompy eksportu soli żółciowych (BSEP) (patrz punkt 4.5).
Lewacetyloleucyna jest substratem i inhibitorem in vitro transporterów anionów organicznych OAT1 i OAT3. Prawdopodobieństwo klinicznie istotnych interakcji międzylekowych uważa się za niskie.
5.3. Przedkliniczne dane o bezpieczeństwie
Dane niekliniczne, wynikające z konwencjonalnych badań farmakologicznych dotyczących bezpieczeństwa, badań toksyczności po podaniu wielokrotnym oraz genotoksyczności, nie ujawniają szczególnego zagrożenia dla człowieka.
U szczurów nie zaobserwowano żadnego wpływu na płodność przy dawkach do 1 000 mg/kg/dobę (1,5–2,3-krotność narażenia u człowieka). W badaniach rozwoju zarodkowo-płodowego u szczurów lewacetyloleucyna nie wywoływała niepożądanych skutków rozwojowych przy dawkach do 1 000 mg/kg/dobę (2,0-krotność narażenia u człowieka). U królików obserwowano wady rozwojowe zewnętrzne i szkieletowe po podawaniu dawki 1 250 mg/kg/dobę (7,1-krotność narażenia u człowieka), przy czym poziom dawkowania, przy którym nie obserwowano szkodliwych zmian, wynosił 675 mg/kg/dobę (4,9-krotność narażenia u ludzi). W badaniach rozwoju przed- i pourodzeniowego u szczurów nie zaobserwowano żadnych szkodliwych skutków przy dawkach do 1 000 mg/kg/dobę.
Działanie rakotwórcze
Nie przeprowadzono badań dotyczących działania rakotwórczego. Ryzyko działania rakotwórczego nie jest znane.
6. DANE FARMACEUTYCZNE
6.1. Wykaz substancji pomocniczych
Izomalt (E953)
Hypromeloza
Smak truskawkowy (zawiera glikol propylenowy (E1520))
6.2. Niezgodności farmaceutyczne
Nie dotyczy.
6.3. Okres ważności
2 lata.
6.4. Specjalne środki ostrożności podczas przechowywania
Brak specjalnych zaleceń dotyczących przechowywania produktu leczniczego.
6.5. Rodzaj i zawartość opakowania
Produkt leczniczy Aqneursa jest dostarczany w jednodawkowych saszetkach z aluminium/polietylenu podklejonych papierem.
Wielkości opakowań:
- 28 saszetek jednodawkowych
- opakowanie zbiorcze zawierające 112 (4 opakowania po 28) saszetek jednodawkowych
Nie wszystkie wielkości opakowań muszą znajdować się w obrocie.
6.6. Specjalne środki ostrożności dotyczące usuwania i przygotowania produktu leczniczego do
stosowania
Wszelkie niewykorzystane resztki produktu leczniczego lub jego odpady należy usunąć zgodnie z lokalnymi przepisami.
Produkt leczniczy Aqneursa po rekonstytucji ma postać wodnej zawiesiny, płynnej, jednorodnej, białego koloru, mętnej wskutek zawartości drobnych cząstek nietworzących aglomeratów.
Więcej informacji na temat podawania przez zgłębnik gastrostomijny (18 Fr lub większy)
- Żywienie dojelitowe należy przerwać, jeśli pacjent jest karmiony w sposób ciągły.
- Do strzykawki cewnikowej należy pobrać co najmniej 20 ml wody i przepłukać zgłębnik, aby zapobiec interakcjom między preparatem dojelitowym a produktem leczniczym Aqneursa.
- Do strzykawki cewnikowej należy pobrać całą objętość zawiesiny z wymaganą dawką przygotowanej zgodnie z punktem 4.2.
- Zawiesinę należy niezwłocznie (w ciągu 30 minut) wprowadzić do zgłębnika gastrostomijnego, stosując jednostajny nacisk na tłok strzykawki.
- Strzykawkę cewnikową należy ponownie napełnić co najmniej 20 ml wody i przepłukać zgłębnik.
- Żywienie można wznowić w stosownym czasie.
7. PODMIOT ODPOWIEDZIALNY POSIADAJĄCY POZWOLENIE NA DOPUSZCZENIE DO OBROTU
IntraBio Ireland Ltd
10 Earlsfort Terrace
Dublin 2
Irlandia
8. NUMERY POZWOLEŃ NA DOPUSZCZENIE DO OBROTU
EU/1/25/1928/001
EU/1/25/1928/002
9. DATA WYDANIA PIERWSZEGO POZWOLENIA NA DOPUSZCZENIE DO OBROTU
I DATA PRZEDŁUŻENIA POZWOLENIA
Data wydania pierwszego pozwolenia na dopuszczenie do obrotu:
10. DATA ZATWIERDZENIA LUB CZĘŚCIOWEJ ZMIANY TEKSTU
CHARAKTERYSTYKI PRODUKTU LECZNICZEGO
Szczegółowe informacje o tym produkcie leczniczym są dostępne na stronie internetowej Europejskiej Agencji Leków https://www.ema.europa.eu.
Więcej informacji o leku Aqneursa