


Charakterystyka produktu leczniczego - Apexelsin
1. NAZWA PRODUKTU LECZNICZEGO
Apexelsin, 5 mg/ml, proszek do sporządzania dyspersji do infuzji.
2. SKŁAD JAKOŚCIOWY I ILOŚCIOWY
Każda fiolka zawiera 100 mg paklitakselu w postaci nanocząsteczkowego kompleksu z albuminą.
Po odtworzeniu dyspersja zawiera 5 mg paklitakselu w postaci nanocząsteczkowego kompleksu z albuminą w każdym mililitrze.
Pełny wykaz substancji pomocniczych, patrz punkt 6.1.
3. POSTAĆ FARMACEUTYCZNA
Proszek do sporządzania dyspersji do infuzji.
pH odtworzonej dyspersji wynosi 6,0-7,5, a jej osmolalność wynosi 300-360 mOsm/kg. Produkt ma barwę od białej do żółtej, liofilizowany krążek lub proszek.
4. SZCZEGÓŁOWE DANE KLINICZNE
4.1 Wskazania do stosowania
Monoterapia produktem leczniczym Apexelsin jest wskazana do stosowania w leczeniu przerzutowego raka piersi u dorosłych pacjentów, u których leczenie pierwszego rzutu choroby przerzutowej okazało się nieskuteczne, i u których nie można zastosować standardowej terapii z antracyklinami (patrz punkt 4.4).
Produkt leczniczy Apexelsin w skojarzeniu z gemcytabiną jest wskazany w leczeniu pierwszego rzutu przerzutowego gruczolakoraka trzustki u dorosłych.
Produkt leczniczy Apexelsin w skojarzeniu z karboplatyną jest wskazany w leczeniu pierwszego rzutu niedrobnokomórkowego raka płuc u dorosłych pacjentów, którzy nie kwalifikują się do radykalnego zabiegu chirurgicznego i (lub) radioterapii.
4.2 Dawkowanie i sposób podawania
Produkt Apexelsin powinien być podawany wyłącznie pod kontrolą wykwalifikowanego lekarza onkologa w jednostce służby zdrowia specjalizującej się w leczeniu środkami cytotoksycznymi. Nie należy zastępować go paklitakselem w innej formulacji.
Dawkowanie
Rak piersi
Zalecana dawka produktu Apexelsin to 260 mg/m2 pc. podawana dożylnie przez 30 minut, co 3 tygodnie.
Dostosowanie dawki w trakcie terapii raka piersi
W przypadku pacjentów, u których w czasie terapii produktem leczniczym Apexelsin wystąpiła silna neutropenia (liczba neutrofili < 500 komórek/mm3 utrzymująca się przez tydzień lub dłużej) lub silna neuropatia czuciowa, dawka leku powinna zostać w dalszych cyklach leczenia zmniejszona do 220 mg/m2 pc. Po nawrocie silnej neutropenii lub silnej neuropatii czuciowej, dawkę należy zredukować dalej do 180 mg/m2 pc. Nie należy podawać produktu Apexelsin, dopóki liczba neutrofili nie zwiększy się powyżej 1 500 komórek/mm3. W przypadku neuropatii czuciowej stopnia 3., leczenie należy wstrzymać do czasu regresji do stopnia 1. lub 2., po czym stosować zmniejszoną dawkę we wszystkich dalszych cyklach leczenia.
Gruczolakorak trzustki
Zalecana dawka produktu Apexelsin w leczeniu skojarzonym z gemcytabiną wynosi 125 mg/m2 pc. podawana we wlewie dożylnym trwającym 30 minut, w 1., 8. i 15. dniu każdego 28-dniowego cyklu. Zalecana jednoczesna dawka gemcytabiny podawanej we wlewie dożylnym trwającym 30 minut, niezwłocznie po zakończeniu podawania produktu Apexelsin, wynosi 1000 mg/m2 pc., w 1., 8. i 15. dniu każdego 28-dniowego cyklu.
Dostosowanie dawkowania w trakcie leczenia gruczolakoraka trzustki
Tabela 1: Zmniejszenie dawkowania u pacjentów z gruczolakorakiem trzustki
| Poziom dawki | Dawka produktu Apexelsin (mg/m2) | Dawka gemcytabiny (mg/m2) |
| Pełna dawka | 125 | 1 000 |
| I poziom redukcji dawki | 100 | 800 |
| II poziom redukcji dawki | 75 | 600 |
| Jeżeli konieczne jest dalsze zmniejszanie dawki | Przerwać leczenie | Przerwać leczenie |
Tabela 2: Zmiana dawkowania w przypadku wystąpienia neutropenii i(lub) trombocytopenii na początku lub w trakcie cyklu u pacjentów z gruczolakorakiem trzustki.
| Dzień cyklu | ANC (komórki/mm3) | Płytki krwi (komórki/mm3) | Dawka produktu Apexelsin | Dawka gemcytabiny | |
| Dzień 1. | < 1 500 | LUB | < 100 000 | Należy poczekać z podaniem dawek do normalizacji | |
| Dzień 8. | ≥ 500 ale < 1 000 | LUB | ≥ 50 000 ale < 75 000 | Należy zmniejszyć dawki o 1 poziom | |
| < 500 | LUB | < 50 000 | Wstrzymać dawkowanie | ||
| Dzień 15.: Jeżeli w 8. dniu podano dawki niezmienione: | |||||
| Dzień 15. | ≥ 500 ale < 1 000 | LUB | ≥ 50 000 ale < 75 000 | Należy zastosować dawki identyczne jak w 8. dniu, a następnie podać czynniki wzrostu leukocytów LUB Zmniejszyć dawkowanie o 1 poziom w stosunku do dawkowania zastosowanego w 8. dniu | |
| < 500 | LUB | < 50 000 | Wstrzymać dawkowanie | ||
| Dzień cyklu | ANC (komórki/mm3) | Płytki krwi (komórki/mm3) | Dawka produktu Apexelsin | Dawka gemcytabiny | |
| Dzień 15.: Jeżeli w 8. dniu podano dawki zmniejszone: | |||||
| Dzień 15. | ≥ 1 000 | I | ≥ 75 000 | Należy powrócić do dawkowania jak w 1. dniu, a następnie podać czynniki wzrostu leukocytów LUB Zastosować dawki identyczne jak w 8. dniu | |
| ≥ 500 ale < 1 000 | LUB | ≥ 50 000 ale < 75 000 | Należy zastosować dawki identyczne jak w 8. dniu a następnie podać czynniki wzrostu leukocytów LUB Zmniejszyć dawkowanie o 1 poziom w stosunku do dawkowania zastosowanego w 8. dniu | ||
| < 500 | LUB | < 50 000 | Wstrzymać dawkowanie | ||
| Dzień 15: Jeżeli wstrzymano dawkowanie w 8. dniu: | |||||
| Dzień 15. | ≥ 1 000 | I | ≥ 75 000 | Należy powrócić do dawkowania jak w 1. dniu, a następnie podać czynniki wzrostu leukocytów LUB Zmniejszyć dawkowanie o 1 poziom w stosunku do dawkowania zastosowanego w 1. dniu | |
| ≥ 500 ale < 1 000 | LUB | ≥ 50 000 ale < 75 000 | Należy zmniejszyć dawkowanie o 1 poziom, a następnie podać czynniki wzrostu leukocytów LUB Zmniejszyć dawkowanie o 2 poziomy w stosunku do dawkowania zastosowanego w 1. dniu. | ||
| < 500 | LUB | < 50 000 | Wstrzymać dawkowanie | ||
Skróty: ANC (ang. Absolute Neutrophil Count) = bezwzględna liczba neutrofili
Tabela 3: Zmiana dawkowania w przypadku innych działań niepożądanych leku u pacjentów z gruczolakorakiem trzustki.
| Działanie niepożądane | Dawka produktu Apexelsin | Dawka gemcytabiny |
| Gorączka neutropeniczna: stopień 3. lub 4. | Wstrzymać dawkowanie do czasu ustąpienia gorączki i zwiększenia ANC do ≥ 1 500; kontynuować leczenie z zastosowaniem dawek mniejszych o 1 pozioma | |
Neuropatia obwodowa: stopień 3. lub 4. | Wstrzymać dawkowanie do czasu regresji do ≤ stopnia 1.; kontynuować leczenie z zastosowaniem dawek mniejszych o 1 pozioma | Kontynuować leczenie stosując niezmienione dawkowanie. |
Reakcje skórne: stopień 2. lub 3. | Należy zmniejszyć dawkowanie o 1 pozioma; Przerwać leczenie, jeżeli działanie niepożądane nie ustępuje | |
Zaburzenia żołądka i jelit: stopień 3. zapalenia śluzówki lub biegunki | Wstrzymać dawkowanie do czasu regresji do ≤ stopnia 1.; kontynuować leczenie z zastosowaniem dawek mniejszych o 1 pozioma | |
a Zmniejszenie dawkowania: patrz Tabela 1.
Niedrobnokomórkowy rak płuc:
Zalecana dawka produktu leczniczego Apexelsin to 100 mg/m2 pc. w 30 minutowej infuzji dożylnej w czasie 30 minut w 1., 8. oraz 15. dniu każdego 21-dniowego cyklu. Zalecana dawka karboplatyny to AUC = 6 mg•min/ml wyłącznie w 1 dniu każdego 21-dniowego cyklu, natychmiast po zakończeniu podawania produktu Apexelsin.
Dostosowanie dawki w czasie leczenia niedrobnokomórkowego raka płuc:
Produkt Apexelsin nie powinien być podawany w 1. dniu cyklu, do momentu, kiedy wartość ANC wyniesie ≥ 1 500 komórek/mm3 natomiast liczba płytek ≥ 100 000 komórek/mm3. Przy podawaniu każdej kolejnej, tygodniowej dawki produktu Apexelsin, całkowita liczba neutrofili u pacjenta musi wynosić ≥ 500 komórek/mm3 natomiast liczba płytek > 50 000 komórek/mm3. Jeżeli warunek ten nie jest spełniony należy wstrzymać się z podawaniem dawki do momentu uzyskania odpowiedniej liczby komórek. Po powrocie liczby komórek do wartości wymaganych należy wznowić podawanie produktu w kolejnym tygodniu, zgodnie z kryteriami opisanymi w Tabeli 4. Tylko w przypadku, jeżeli kryteria zawarte w Tabeli 4 zostaną spełnione, należy zmniejszyć dawkę przy kolejnym podaniu.
Tabela 4: Zmniejszenie dawki przy wystąpieniu toksyczności hematologicznej u pacjentów z niedrobnokomórkowym rakiem płuc
| Toksyczność hematologiczna | Wystąpienie | Dawka produktu Apexelsin (mg/m2 pc.)1 | Dawka karboplatyny (AUC mg•min/ml)1 |
Nadir ANC < 500/mm3 z gorączką neutropeniczną > 38°C LUB Opóźnienie kolejnego cyklu leczenia w związku z utrzymującą się neutropenią2 (Nadir ANC <1 500/mm3) LUB Nadir ANC <500/mm3 przez > 1 tydzień | Pierwsze | 75 | 4,5 |
| Drugie | 50 | 3,0 | |
| Trzecie | Przerwać leczenie | ||
| Nadir płytek krwi <50 000/mm3 | Pierwsze | 75 | 4,5 |
| Drugie | Przerwać leczenie | ||
1 W 1. dniu 21-dniowego cyklu należy jednocześnie zmniejszyć dawki produktu Apexelsin i karboplatyny. W 8. lub 15. dniu 21-dniowego cyklu należy zmniejszyć dawkę produktu Apexelsin; dawkę karboplatyny należy zmniejszyć w kolejnym cyklu. 2 Przez nie więcej niż 7 dni po zaplanowanym Dniu 1. podania dawki w kolejnym cyklu.
Dla toksyczności skórnej 2. lub 3. stopnia, biegunki 3. stopnia lub zapalenia błony śluzowej jamy ustnej 3. stopnia, należy wstrzymać leczenie do momentu ustąpienia objawów do stopnia ≤ 1, a następnie ponownie rozpocząć leczenie zgodnie z wytycznymi zawartymi w Tabeli 5. Dla neuropatii obwodowej ≥ 3. stopnia należy wstrzymać leczenie do momentu ustąpienia objawów do stopnia ≤ 1. Leczenie można ponownie podjąć z wykorzystaniem kolejnej, niższej dawki w kolejnym cyklu leczenia zgodnie z wytycznymi zawartymi w Tabeli 5. Dla jakichkolwiek innych objawów toksyczności niehematologicznej stopnia 3 lub 4, należy wstrzymać leczenie do momentu ustąpienia objawów do stopnia ≤ 2, a następnie wznowić leczenie zgodnie z wytycznymi zawartymi w Tabeli 5.
Tabela 5: Zmniejszenie dawki przy wystąpieniu toksyczności niehematologicznej u pacjentów z niedrobnokomórkowym rakiem płuc.
| Toksyczność niehematologiczna | Wystąpienie | Dawka produktu Apexelsin (mg/m2 pc.)1 | Dawka karboplatyny (AUC mg•min/ml)1 |
Toksyczność skórna 2. lub 3. stopnia Biegunka 3. stopnia Zapalenie błony śluzowej jamy ustnej
Neuropatia obwodowa ≥ 3. stopnia Jakiekolwiek inne objawy toksyczności niehematologicznej 3. lub 4. stopnia | Pierwsze | 75 | 4,5 |
| Drugie | 50 | 3,0 | |
| Trzecie | Przerwać leczenie | ||
Toksyczność skórna, biegunka lub zapalenie błony śluzowej jamy ustnej
| Pierwsze | Przerwać leczenie | |
1 W 1. dniu 21-dniowego cyklu należy jednocześnie zmniejszyć dawki produktu Apexelsin i karboplatyny. W 8. lub 15. dniu 21-dniowego cyklu należy zmniejszyć dawkę produktu Apexelsin; dawkę karboplatyny należy zmniejszyć w kolejnym cyklu.
Szczególne grupy pacjentów
Zaburzenia czynności wątroby
W przypadku pacjentów z łagodną niewydolnością wątroby (bilirubina całkowita > 1 do ≤ 1,5 x górna granica normy i aminotransferaza asparaginianowa [AST] ≤ 10 x górna granica normy) nie jest konieczna modyfikacja dawki, niezależnie od wskazania. U tych pacjentów należy stosować takie same dawki, jak u pacjentów z prawidłową czynnością wątroby.
W przypadku pacjentów z przerzutowym rakiem piersi i pacjentów z niedrobnokomórkowym rakiem płuc z umiarkowaną lub ciężką niewydolnością wątroby (bilirubina całkowita > 1,5 do ≤ 5 x górna granica normy i AST ≤ 10 x górna granica normy), wskazane jest zmniejszenie dawki o 20%. Zmniejszoną dawkę można ponownie zwiększyć do poziomu stosowanego u pacjentów z prawidłową czynnością wątroby, jeżeli pacjent dobrze znosi leczenie przez co najmniej dwa cykle (patrz punkt 4.4 i 5.2).
Nie ma wystarczających danych pozwalających na zalecanie modyfikacji dawki u pacjentów z przerzutowym gruczolakorakiem trzustki z umiarkowaną lub ciężką niewydolnością wątroby (patrz punkt 4.4 i 5.2).
Nie ma wystarczających danych pozwalających na określenie dawkowania u pacjentów z bilirubiną całkowitą > 5 x górna granica normy lub AST > 10 x górna granica normy, niezależnie od wskazania (patrz punkt 4.4 i 5.2).
Zaburzenia czynności nerek
W przypadku pacjentów z łagodnym lub umiarkowanym zaburzeniem czynności nerek (szacowany klirens kreatyniny ≥ 30 do < 90 ml/min) nie jest konieczna modyfikacja początkowej dawki produktu Apexelsin. Nie ma wystarczających danych pozwalających na zalecanie modyfikacji dawki Apexelsin u pacjentów z ciężkimi zaburzeniami czynności nerek lub schyłkową niewydolnością nerek (szacowany klirens kreatyniny < 30 ml/min) (patrz punkt 5.2).
Pacjenci w podeszłym wieku
U pacjentów w wieku 65 lat i powyżej nie ma konieczności innych modyfikacji dawkowania niż te, które dotyczą wszystkich pacjentów.
Spośród 229 pacjentów biorących udział w randomizowanym badaniu, którzy otrzymywali nanocząsteczki albuminy surowicy ludzkiej-paklitakselu w monoterapii raka piersi, 13% pacjentów było wieku 65 lat i powyżej, a mniej niż 2% pacjentów było w wieku 75 lat i powyżej. Nie stwierdzono zwiększonej częstości objawów toksycznych u pacjentów w wieku co najmniej 65 lat, którzy otrzymywali nanocząsteczki albuminy surowicy ludzkiej-paklitakselu. Kolejna analiza, przeprowadzona w grupie 981 pacjentów, którzy otrzymywali nanocząsteczki albuminy surowicy ludzkiej-paklitakselu w monoterapii przerzutowego raka piersi, spośród których 15% było w wieku 65 lat i powyżej oraz 2% w wieku 75 lat i powyżej, wykazała jednak częstsze występowanie krwawienia z nosa, biegunki, odwodnienia, zmęczenia oraz obrzęków obwodowych u pacjentów w wieku 65 lat i powyżej.
Spośród 421 pacjentów z gruczolakorakiem trzustki biorących udział w randomizowanym badaniu, którzy otrzymywali nanocząsteczki albuminy surowicy ludzkiej-paklitakselu w skojarzeniu z gemcytabiną, 41% pacjentów było w wieku 65 lat i powyżej, a 10% pacjentów było w wieku 75 lat i powyżej. U pacjentów w wieku 75 lat i powyżej, którzy otrzymywali nanocząsteczki albuminy surowicy ludzkiej-paklitakselu i gemcytabinę, stwierdzono zwiększoną częstość ciężkich działań niepożądanych oraz działań niepożądanych prowadzących do przerwania leczenia (patrz punkt 4.4). Zanim leczenie będzie wzięte pod uwagę, pacjentów z gruczolakorakiem trzustki w wieku 75 lat i powyżej należy dokładnie zbadać (patrz punkt 4.4).
Spośród 514 pacjentów z niedrobnokomórkowym rakiem płuc biorących udział w randomizowanym badaniu, którzy otrzymywali nanocząsteczki albuminy surowicy ludzkiej-paklitakselu w skojarzeniu z karboplatyną, 31% pacjentów było w wieku 65 lat i powyżej, a 3,5% pacjentów było w wieku 75 lat i powyżej.
Przypadki mielosupresji, neuropatii obwodowej oraz bólu stawów były częstsze u pacjentów w wieku 65 lat i powyżej, w porównaniu do pacjentów w wieku poniżej 65 lat. Doświadczenie związane ze stosowaniem nanocząsteczek albuminy surowicy ludzkiej-paklitakselu/karboplatyny u pacjentów w wieku 75 lat i powyżej jest ograniczone.
Modelowanie farmakokinetyczne/farmakodynamiczne wykorzystujące dane pochodzące od 125 pacjentów z zaawansowanymi guzami litymi wykazało, że pacjenci w wieku 65 lat i powyżej mogą być bardziej narażeni na wystąpienie neutropenii podczas pierwszego cyklu leczenia.
Dzieci i młodzież
Nie określono bezpieczeństwa stosowania ani skuteczności nanocząsteczek albuminy surowicy ludzkiej-paklitakselu u dzieci i młodzieży w wieku od 0 do poniżej 18 lat. Aktualnie dostępne dane przedstawiono w punktach 4.8, 5.1 i 5.2, ale brak zaleceń dotyczących dawkowania. Stosowanie nanocząsteczek albuminy surowicy ludzkiej-paklitakselu w populacji dzieci i młodzieży nie jest właściwe we wskazaniu przerzutowego raka piersi, gruczolakoraka trzustki lub niedrobnokomórkowego raka płuc.
Sposób podawania
Produkt leczniczy Apexelsin jest przeznaczony do podania dożylnego. Odtworzoną dyspersję Apexelsin należy podawać dożylnie, poprzez zestaw do infuzji zawierający filtr 15 μm. Po podaniu zaleca się przepłukać linię dożylną 9 mg/ml (0,9%) roztworem sodu chlorku do wstrzykiwań, aby zapewnić całkowite podanie dawki.
Instrukcja dotycząca odtwarzania produktu leczniczego przed podaniem: patrz punkt 6.6.
4.3 Przeciwwskazania
Nadwrażliwość na substancję czynną lub na którąkolwiek substancję pomocniczą wymienioną w punkcie 6.1.
Laktacja (patrz punkt 4.6).
Pacjenci, u których przed leczeniem liczba neutrofili była < 1 500 komórek/mm3.
4.4 Specjalne ostrzeżenia i środki ostrożności dotyczące stosowania
Produkt Apexelsin jest nanocząsteczkową formulacją paklitakselu opartą na nośniku albuminowym, przez co może on wykazywać odmienne właściwości farmakologiczne od paklitakselu w innej formulacji (patrz punkty 5.1 i 5.2). Nie należy zastępować go paklitakselem w innej formulacji.
Nadwrażliwość
Zgłaszano rzadkie występowanie ciężkich reakcji nadwrażliwości, w tym bardzo rzadkie reakcje anafilaktyczne ze skutkiem śmiertelnym. W przypadku wystąpienia reakcji nadwrażliwości należy natychmiast przerwać podawanie leku, rozpocząć leczenie objawowe i nie podejmować powtórnie leczenia paklitakselem.
Hematologia
Podczas leczenia nanocząsteczkami albuminy surowicy ludzkiej-paklitakselu często występuje zahamowanie czynności szpiku kostnego (głównie neutropenia). Neutropenia, zależna od dawki, jest objawem toksyczności ograniczającym jej wielkość. W czasie terapii produktem Apexelsin należy często kontrolować morfologię krwi. Produktu Apexelsin nie należy podawać pacjentowi powtórnie, dopóki liczba neutrofili nie zwiększy się do powyżej 1 500 komórek/mm3, a liczba płytek krwi do powyżej 100 000 komórek/mm3 (patrz punkt 4.2).
Neuropatia
W czasie leczenia nanocząsteczkami albuminy surowicy ludzkiej-paklitakselu często występuje neuropatia czuciowa, choć rozwinięcie się ciężkich objawów obserwowane jest rzadziej. Pojawienie się neuropatii stopnia 1. lub 2. zwykle nie powoduje konieczności zmniejszenia dawki. W przypadku rozwoju neuropatii czuciowej stopnia 3. w trakcie stosowania produktu leczniczego Apexelsin w monoterapii, leczenie należy wstrzymać do czasu jej regresji do stopnia 1. lub 2., po czym zmniejszyć dawkę produktu Apexelsin we wszystkich dalszych cyklach leczenia (patrz punkt 4.2). W przypadku skojarzonego podawania produktu Apexelsin oraz gemcytabiny, jeżeli wystąpi neuropatia obwodowa stopnia 3. lub wyższego, należy wstrzymać leczenie produktem Apexelsin i kontynuować leczenie gemcytabiną w niezmienionej dawce. Wznowić podawanie produktu Apexelsin w zmniejszonej dawce, kiedy neuropatia obwodowa zmniejszy się do stopnia 0. lub 1. (patrz punkt 4.2). W przypadku skojarzonego podawania produktu Apexelsin oraz karboplatyny, jeżeli wystąpi neuropatia obwodowa stopnia 3. lub wyższego, należy wstrzymać leczenie do momentu ustąpienia objawów do stopnia 0. lub 1., a następnie zmniejszyć dawkę w kolejnych cyklach podawania produktu Apexelsin i karboplatyny (patrz punkt 4.2).
Posocznica
U 5% pacjentów otrzymujących produkt Apexelsin w skojarzeniu z gemcytabiną zgłaszano wystąpienie posocznicy, niezależnie od tego, czy wystąpiła u nich neutropenia. Powikłania choroby podstawowej - raka trzustki, a w szczególności niedrożność dróg żółciowych lub obecność stentu w drogach żółciowych, uznano za istotne czynniki przyczyniające się do rozwoju posocznicy. Jeżeli u pacjenta wystąpi gorączka (niezależnie od liczby neutrofili), należy rozpocząć stosowanie antybiotyków o szerokim spektrum działania. W przypadku gorączki neutropenicznej, należy wstrzymać podawanie produktu Apexelsin i gemcytabiny do czasu ustąpienia gorączki i zwiększenia całkowitej liczby neutrofili do ≥ 1 500 komórek/mm3, a następnie należy kontynuować leczenie z zastosowaniem mniejszych dawek (patrz punkt 4.2).
Zapalenie pęcherzyków płucnych
Zapalenie pęcherzyków płucnych wystąpiło u 1% pacjentów, u których stosowano nanocząsteczki albuminy surowicy ludzkiej-paklitakselu w monoterapii oraz u 4% pacjentów, u których stosowano produkt Apexelsin w skojarzeniu z gemcytabiną. Należy dokładnie obserwować wszystkich pacjentów pod kątem wystąpienia objawów przedmiotowych i podmiotowych zapalenia pęcherzyków płucnych. Po zdiagnozowaniu zapalenia pęcherzyków płucnych i po wykluczeniu etiologii infekcyjnej, należy definitywnie przerwać stosowanie produktu Apexelsin i gemcytabiny i niezwłocznie wdrożyć odpowiednie leczenie oraz działania wspomagające (patrz punkt 4.2).
Zaburzenie czynności wątroby
Ponieważ paklitaksel może wykazywać wyższą toksyczność u pacjentów z niewydolnością wątroby, należy zachować ostrożność podczas podawania produktu Apexelsin pacjentom z tej grupy. Pacjenci z zaburzeniem czynności wątroby znajdują się w grupie podwyższonego ryzyka wystąpienia toksyczności, szczególnie pod względem zahamowania czynności szpiku; pacjenci tacy powinni być pod ścisłą obserwacją w kierunku objawów silnego zahamowania czynności szpiku.
Produkt Apexelsin nie jest wskazany do stosowania u pacjentów z bilirubiną całkowitą > 5 x górna granica normy lub AST > 10 x górna granica normy. Ponadto, produkt Apexelsin nie jest wskazany do stosowania u pacjentów z przerzutowym gruczolakorakiem trzustki z umiarkowaną lub ciężką niewydolnością wątroby (bilirubina całkowita > 1,5 x górna granica normy i AST ≤ 10 x górna granica normy) (patrz punkt 5.2).
Kardiotoksyczność
Wśród pacjentów przyjmujących nanocząsteczki albuminy surowicy ludzkiej-paklitakselu rzadko obserwowano przypadki zastoinowej niewydolności serca i zaburzenia czynności lewej komory serca. Większość z tych pacjentów była uprzednio narażona na działanie produktów leczniczych o działaniu kardiotoksycznym, takich jak antracykliny lub cierpiała na chorobę serca. Z tego względu pacjenci z tej grupy otrzymujący produkt Apexelsin muszą być ściśle monitorowani przez lekarzy w celu wykrycia zaburzeń czynności serca.
Przerzuty do ośrodkowego układu nerwowego
Skuteczność i bezpieczeństwo stosowania nanocząsteczek albuminy surowicy ludzkiej-paklitakselu u pacjentów z przerzutami do ośrodkowego układu nerwowego (OUN) nie zostały jeszcze ustalone. Przerzuty do OUN zwykle nie poddają się chemioterapii systemowej.
Objawy żołądkowo-jelitowe
Jeśli po podaniu produktu Apexelsin wystąpią u pacjenta nudności, wymioty lub biegunka, można podać typowe leki przeciwwymiotne i zapierające.
Zaburzenia oka
U pacjentów leczonych produktem Apexelsin zgłaszano występowanie torbielowatego obrzęku plamki żółtej (ang. cystoid macular oedema, CMO). U pacjentów z zaburzeniami widzenia należy niezwłocznie przeprowadzić pełne badanie okulistyczne. W przypadku zdiagnozowania torbielowatego obrzęku plamki żółtej, należy zakończyć leczenie produktem Apexelsin oraz zastosować odpowiednie leczenie (patrz punkt 4.8).
Pacjenci w wieku 75 lat i powyżej
W przypadku pacjentów w wieku 75 lat i powyżej nie wykazano korzyści z leczenia skojarzonego produktem Apexelsin i gemcytabiną. U pacjentów w bardzo podeszłym wieku (≥ 75 lat), którzy otrzymywali produkt Apexelsin i gemcytabinę, częściej występowały ciężkie działania niepożądane oraz działania niepożądane prowadzące do przerwania leczenia, w tym zaburzenia obrazu krwi, neuropatia obwodowa, zmniejszony apetyt i odwodnienie. Należy dokładnie ocenić możliwość tolerowania produktu Apexelsin w skojarzeniu z gemcytabiną u pacjentów z gruczolakorakiem trzustki w wieku 75 lat i powyżej, mając szczególnie na uwadze ocenę sprawności, schorzenia towarzyszące i podwyższone ryzyko zakażeń (patrz punkty 4.2 i 4.8).
Inne
Pomimo, że dostępne dane są ograniczone, nie wykazano jednoznacznej korzyści względem wydłużenia całkowitego przeżycia pacjentów z gruczolakorakiem trzustki z prawidłowym poziomem markera nowotworowego CA 19-9 mierzonym przed rozpoczęciem leczenia produktem Apexelsin i gemcytabiną (patrz punkt 5.1).
Nie należy podawać jednocześnie erlotynibu z produktem Apexelsin i gemcytabiną (patrz punkt 4.5).
Substancje pomocnicze
Produkt leczniczy zawiera mniej niż 1 mmol (23 mg) sodu na fiolkę, to znaczy produkt leczniczy uznaje się za „wolny od sodu”.
4.5 Interakcje z innymi produktami leczniczymi i inne rodzaje interakcji
Metabolizm paklitakselu przebiega częściowo z udziałem izoenzymów CYP2C8 i CYP3A4 cytochromu P450 (patrz punkt 5.2). Z tej przyczyny, przy braku badań farmakokinetycznych dotyczących interakcji pomiędzy lekami, należy zachować ostrożność podczas podawania paklitakselu jednocześnie z produktami leczniczymi o znanych własnościach hamujących CYP2C8 lub CYP3A4 (np. ketokonazol i inne środki przeciwgrzybicze pochodne imidazolu, erytromycyna, fluoksetyna, gemfibrozyl, klopidogrel, cymetydyna, rytonawir, sakwinawir, indynawir oraz nelfinawir) z uwagi na możliwość zwiększonej toksyczności paklitakselu z powodu większej ekspozycji na paklitaksel. Nie zaleca się podawania paklitakselu jednocześnie z lekami o znanych własnościach indukujących CYP2C8 lub CYP3A4 (np. ryfampicyna, karbamazepina, fenytoina, efawirenz, newirapina), ponieważ mniejsza ekspozycja na paklitaksel może zmniejszać jego skuteczność.
Paklitaksel i gemcytabina nie są metabolizowane na drodze tego samego szlaku metabolicznego. Klirens paklitakselu jest determinowany głównie poprzez metabolizm przy udziale CYP2C8 i CYP3A4, po czym następuje wydalanie z żółcią, natomiast gemcytabina jest inaktywowana przez deaminazę cytydynową, a następnie wydalana z moczem. Nie oceniano występowania interakcji farmakokinetycznych pomiędzy produktem Apexelsin a gemcytabiną u ludzi.
Przeprowadzono badanie farmakokinetyczne dotyczące nanocząsteczek albuminy surowicy ludzkiej-paklitakselu oraz karboplatyny z udziałem pacjentów z niedrobnokomórkowym rakiem płuc. Nie wystąpiły żadne istotne klinicznie interakcje pomiędzy nanocząsteczkami albuminy surowicy ludzkiej-paklitakselu i karboplatyną.
Zalecane jest stosowanie produktu Apexelsin jako monoterapia w leczeniu raka piersi, w skojarzeniu z gemcytabiną w leczeniu gruczolakoraka trzustki lub w skojarzeniu z karboplatyną w przypadku niedrobnokomórkowego raka płuc (patrz punkt 4.1). Produktu Apexelsin nie należy stosować w połączeniu z innymi lekami przeciwnowotworowymi.
Dzieci i młodzież
Badania dotyczące interakcji przeprowadzono wyłącznie u dorosłych.
4.6 Wpływ na płodność, ciążę i laktację
Antykoncepcja u mężczyzn i kobiet
Kobiety w wieku rozrodczym powinny stosować skuteczną antykoncepcję w trakcie leczenia i przez co najmniej sześć miesięcy po przyjęciu ostatniej dawki produktu Apexelsin. Mężczyźni posiadający partnerki w wieku rozrodczym powinni stosować skuteczną antykoncepcję i unikać spłodzenia dziecka w czasie trwania leczenia produktem Apexelsin i przez co najmniej trzy miesiące po przyjęciu ostatniej dawki produktu Apexelsin.
Ciąża
Dane dotyczące leczenia paklitakselem w okresie ciąży u człowieka są bardzo ograniczone. Przypuszcza się, że paklitaksel stosowany w okresie ciąży może wywoływać ciężkie wady wrodzone. Badania na zwierzętach wykazały szkodliwy wpływ na reprodukcję (patrz punkt 5.3). Przed rozpoczęciem leczenia produktem Apexelsin kobiety w wieku rozrodczym powinny wykonać test ciążowy. Produktu Apexelsin nie należy stosować w okresie ciąży, a także u kobiet w wieku rozrodczym niestosujących skutecznej metody antykoncepcji chyba, że stan kliniczny kobiety wymaga podawania paklitakselu.
Karmienie piersią
Paklitaksel i/lub jego metabolity przenikały do mleka szczurów w okresie laktacji (patrz punkt 5.3). Nie wiadomo, czy paklitaksel przenika do mleka ludzkiego. Ponieważ u niemowląt karmionych piersią mogą potencjalnie wystąpić poważne działania niepożądane, produkt Apexelsin jest przeciwwskazany w okresie karmienia piersią. Należy przerwać karmienie piersią na czas trwania terapii.
Płodność
Nanocząsteczki albuminy surowicy ludzkiej-paklitakselu powodują niepłodność u samców szczurów (patrz punkt 5.3). Na podstawie badań na zwierzętach stwierdzono, że może zmniejszać płodność mężczyzn i kobiet. Przed rozpoczęciem leczenia mężczyźni powinni uzyskać poradę dotyczącą zamrożenia swojego nasienia, ponieważ po stosowaniu produktu Apexelsin możliwa jest nieodwracalna bezpłodność.
4.7 Wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn
Produkt Apexelsin wywiera niewielki do umiarkowanego wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn. Produkt Apexelsin może spowodować objawy niepożądane, takie jak zmęczenie (bardzo często) i zawroty głowy (często), które mogą wpływać na zdolność prowadzenia pojazdów i obsługiwania maszyn. Pacjentów należy pouczyć, aby nie prowadzili pojazdów i nie obsługiwali maszyn w przypadku pojawienia się znużenia lub zawrotów głowy.
4.8 Działania niepożądane
Podsumowanie profilu bezpieczeństwa
Najczęściej występującymi, klinicznie istotnymi działaniami niepożądanymi związanymi ze stosowaniem nanocząsteczek albuminy surowicy ludzkiej-paklitakselu były neutropenia, neuropatia obwodowa, ból stawów/ból mięśni oraz zaburzenia żołądka i jelit.
Tabelaryczna lista działań niepożądanych
W Tabeli 6 podane są zdarzenia niepożądane związane z podawaniem nanocząsteczkami albuminy surowicy ludzkiej-paklitakselu w monoterapii w ramach badań klinicznych, niezależnie od dawki i choroby pacjenta (n = 789), podawaniem nanocząsteczek albuminy surowicy ludzkiej-paklitakselu w skojarzeniu z gemcytabiną w przypadku pacjentów z gruczolakorakiem trzustki w ramach badania klinicznego fazy III (n = 421), nanocząsteczek albuminy surowicy ludzkiej-paklitakselu w skojarzeniu z karboplatyną w przypadku pacjentów z niedrobnokomórkowym rakiem płuca w ramach badania klinicznego fazy III (n = 514) oraz obserwowane po wprowadzeniu produktu do obrotu. Zastosowano następujące kategorie częstości: Bardzo często (≥ 1/10), Często (≥ 1/100 do < 1/10), Niezbyt często (≥ 1/1 000 do < 1/100), Rzadko (≥ 1/10 000 do < 1/1000), Bardzo rzadko (< 1/10 000), Nieznana (częstość nie może być określona na podstawie dostępnych danych). W obrębie każdej grupy o określonej częstości występowania, działania niepożądane są wymienione zgodnie ze zmniejszającym się nasileniem.
Tabela 6: Działania niepożądane zgłaszane podczas leczenia nanocząsteczkami albuminy surowicy ludzkiej-paklitakselu
| Monoterapia (N=789) | Leczenie skojarzone z zastosowaniem gemcytabiny (N =421) | Leczenie skojarzone z zastosowaniem karboplatyny (N = 514) | |
| Zakażenia i zarażenia pasożytnicze | |||
| Często: | Zakażenie, zakażenie układu moczowego, zapalenie mieszków włosowych, zakażanie górnych dróg oddechowych, kandydoza, zapalenie zatok | Posocznica, zapalenie płuc, kandydoza jamy ustnej | Zapalenie płuc, zapalenie oskrzeli, zakażenie górnych dróg oddechowych, zakażenie dróg moczowych |
| Niezbyt często: | Posocznica1, posocznica neutropeniczna1, zapalenie płuc, kandydoza jamy ustnej, zapalenie nosogardzieli, zapalenie tkanki łącznej, opryszczka pospolita, zakażenie wirusowe, półpasiec, zakażenia grzybicze, zakażenie związane ze stosowaniem cewnika, zakażenie w miejscu wstrzyknięcia | Posocznica, kandydoza jamy ustnej | |
| Monoterapia (N=789) | Leczenie skojarzone z zastosowaniem gemcytabiny (N =421) | Leczenie skojarzone z zastosowaniem karboplatyny (N = 514) | |
| Nowotwory łagodne, złośliwe i nieokreślone (w tym torbiele i polipy) | |||
| Niezbyt często: | Martwica nowotworów, ból przerzutowy | ||
| Zaburzenia krwi i układu chłonnego | |||
| Bardzo często: | Mielosupresja, neutropenia, małopłytkowość, niedokrwistość, leukopenia, limfopenia | Neutropenia, małopłytkowość, niedokrwistość | Neutropenia3, małopłytkowość3, niedokrwistość3, leukopenia3 |
| Często: | Gorączka neutropeniczna | Pancytopenia | Gorączka neutropeniczna, limfopenia |
| Niezbyt często: | Zakrzepowa plamica małopłytkowa | Pancytopenia | |
| Rzadko | Pancytopenia | ||
| Zaburzenia układu immunologicznego | |||
| Niezbyt często: | Nadwrażliwość | Nadwrażliwość na lek, nadwrażliwość | |
| Rzadko: | Ciężka nadwrażliwość1 | ||
| Zaburzenia metabolizmu i odżywiania | |||
| Bardzo często: | Jadłowstręt | Odwodnienie, utrata łaknienia, hipokaliemia | Utrata łaknienia |
| Często: | Odwodnienie, utrata łaknienia, hipokaliemia | Odwodnienie | |
| Niezbyt często | Hipofosfatemia, zatrzymanie płynów, niedobór albumin we krwi, nadmierne pragnienie, hiperglikemia, hipokalcemia, hipoglikemia, hiponatermia | ||
| Nieznana: | Zespół rozpadu guza1 | ||
| Zaburzenia psychiczne | |||
| Bardzo często: | Depresja, bezsenność | ||
| Często | Depresja, bezsenność, lęk | Lęk | Bezsenność |
| Niezbyt często: | Niepokój ruchowy | ||
| Zaburzenia układu nerwowego | |||
| Bardzo często: | Neuropatia obwodowa, neuropatia, niedoczulica, parestezja | Neuropatia obwodowa, zawroty głowy, ból głowy, opaczne odczuwanie smaku | Neuropatia obwodowa |
| Często: | Obwodowa neuropatia sensoryczna, zawroty głowy, ruchowa neuropatia obwodowa, ataksja, ból głowy, zaburzenia czucia, senność, opaczne odczuwanie smaku | Zawroty głowy, ból głowy, opaczne odczuwanie smaku | |
| Niezbyt często: | Polineuropatia, arefleksja, omdlenia, zawroty głowy ze zmiany położenia, dyskineza, osłabienie odruchów, neuralgia, ból neuropatyczny, drżenie, utrata czucia | Porażenie nerwu VII | |
| Monoterapia (N=789) | Leczenie skojarzone z zastosowaniem gemcytabiny (N =421) | Leczenie skojarzone z zastosowaniem karboplatyny (N = 514) | |
| Nieznana: | Porażenie wielu nerwów czaszkowych1 | ||
| Zaburzenia oka | |||
| Często: | Niewyraźne widzenie, zwiększone łzawienie, suchość oczu, suche zapalenie rogówki i spojówki, wypadanie brwi i rzęs | Zwiększone łzawienie | Niewyraźne widzenie |
| Niezbyt często: | Obniżenie ostrości wzroku, nieprawidłowe widzenie, podrażnienie oczu, ból oka, zapalenie spojówek, zaburzenia widzenia, swędzenie oczu, zapalenie rogówki | Torbielowaty obrzęk plamki | |
| Rzadko: | Torbielowaty obrzęk plamki1 | ||
| Zaburzenia ucha i błędnika | |||
| Często: | Zawroty głowy | ||
| Niezbyt często: | Szum uszny, ból ucha | ||
| Zaburzenia serca | |||
| Często: | Zaburzenia rytmu serca, częstoskurcz, częstoskurcz nadkomorowy | Zastoinowa niewydolność serca, częstoskurcz | |
| Rzadko: | Zatrzymanie akcji serca, zastoinowa niewydolność serca, zaburzenia czynności lewej komory, blok przedsionkowo-komorowy1, bradykardia | ||
| Zaburzenia naczyniowe | |||
| Często: | Nadciśnienie, obrzęk limfatyczny, uderzenia krwi do głowy, uderzenia gorąca | Niedociśnienie tętnicze, nadciśnienie tętnicze | Niedociśnienie tętnicze, nadciśnienie tętnicze |
| Niezbyt często: | Niedociśnienie tętnicze, niedociśnienie ortostatyczne, obwodowe uczucie zimna | Uderzenia krwi do głowy | Uderzenia krwi do głowy |
| Rzadko: | Zakrzepica | ||
| Zaburzenia układu oddechowego, klatki piersiowej i śródpiersia | |||
| Bardzo często: | Duszność, krwawienie z nosa, kaszel | Duszność | |
| Często: | Śródmiąższowe zapalenie pęcherzyków płucnych2, duszność, krwawienie z nosa, ból gardła i krtani, kaszel, zapalenie błon śluzowych nosa, nieżyt nosa | Zapalenie płuc, nieżyt nosa | Krwioplucie, krwawienie z nosa, kaszel |
| Monoterapia (N=789) | Leczenie skojarzone z zastosowaniem gemcytabiny (N =421) | Leczenie skojarzone z zastosowaniem karboplatyny (N = 514) | |
| Niezbyt często: | Zatory w płucach, choroba zakrzepowo-zatorowa płuc, wysięk opłucnowy, kaszel z odpluwaniem, duszność wysiłkowa, zablokowanie zatok, ściszenie odgłosów oddechowych, mokry kaszel, katar alergiczny, chrypka, zablokowany nos, suchość błony śluzowej nosa, świszczący oddech | Suchość w gardle, suchość nosa | Zapalenie płuc |
| Nieznana: | Niedowład strun głosowych1 | ||
| Zaburzenia żołądka i jelit | |||
| Bardzo często: | Biegunka, wymioty, nudności, zaparcia, zapalenie jamy ustnej | Biegunka, wymioty, nudności, zaparcia, ból brzucha, ból w nadbrzuszu | Biegunka, wymioty, nudności, zaparcia |
| Często: | Refluks żołądkowo- przełykowy, niestrawność, ból brzucha, rozdęcie brzucha, ból w nadbrzuszu, osłabienie czucia w jamie ustnej | Niedrożność jelit, zapalenie jelita grubego, zapalenie jamy ustnej, suchość w jamie ustnej | Zapalenie jamy ustnej, niestrawność, trudności w połykaniu, ból brzucha |
| Niezbyt często: | Krwotok z odbytnicy, dysfagia, oddawanie wiatrów, ból języka, suchość w jamie ustnej, ból dziąseł, luźne stolce, zapalenie przełyku, ból w podbrzuszu, owrzodzenie jamy ustnej, ból w jamie ustnej | ||
| Zaburzenia wątroby i dróg żółciowych | |||
| Często: | Zapalenie dróg żółciowych | Hiperbilirubinemia | |
| Niezbyt często: | Hepatomegalia | ||
| Zaburzenia skóry i tkanki podskórnej | |||
| Bardzo często: | Wypadanie włosów, wysypka | Wypadanie włosów, wysypka | Wypadanie włosów, wysypka |
| Często: | Świąd, sucha skóra, zaburzenia dotyczące paznokci, rumień, zabarwienie/odbarwienie paznokci, nadmierna pigmentacja skóry, onycholiza, zmiany w obrębie paznokci | Świąd, sucha skóra, zaburzenia dotyczące paznokci | Świąd, zaburzenia dotyczące paznokci |
| Monoterapia (N=789) | Leczenie skojarzone z zastosowaniem gemcytabiny (N =421) | Leczenie skojarzone z zastosowaniem karboplatyny (N = 514) | |
| Niezbyt często: | Reakcja nadwrażliwości na światło, pokrzywka, ból skóry, uogólniony świąd, swędząca wysypka, zaburzenie skóry, nadmierna potliwość, złuszczenie paznokcia, wysypka rumieniowa, wysypka uogólniona, zapalenie skóry, poty nocne, wysypka grudkowo-plamkowa, bielactwo, przerzedzenie owłosienia, tkliwość łożysk paznokci, dolegliwość w obrębie paznokcia, wysypka grudkowa, wysypka plamkowa, zmiana skórna, obrzęk twarzy | Łuszczenie skóry, alergiczne zapalenie skóry, pokrzywka | |
| Bardzo rzadko: | Zespół Stevensa-Johnsona1, martwica toksyczno-rozpływna naskórka1 | ||
| Nieznana: | Zespół erytrodyzestezji dłoniowo-podeszwowej1, 4, twardzina układowa1 | ||
| Zaburzenia mięśniowo-szkieletowe i tkanki łącznej | |||
| Bardzo często: | Ból stawów, ból mięśni | Ból stawów, ból mięśni, bóle kończyn | Ból stawów, ból mięśni |
| Często: | Ból pleców, bóle kończyn, bóle kostne, skurcze mięśni, ból kończyn | Osłabienie mięśni, bóle kostne | Ból pleców, bóle kończyn, bóle mięśniowo- szkieletowe |
| Niezbyt często: | Ból ścian klatki piersiowej, osłabienie mięśniowe, ból karku, ból w pachwinie, skurcze mięśni, ból mięśniowo- szkieletowy, ból boku, dolegliwości kończyn, osłabienie mięśni | ||
| Zaburzenia nerek i dróg moczowych | |||
| Często: | Ostra niewydolność nerek | ||
| Niezbyt często: | Krwiomocz, bolesne oddawanie moczu, częstomocz, oddawanie moczu w nocy, wielomocz, nietrzymanie moczu | Zespół hemolityczno- mocznicowy | |
| Zaburzenia układu rozrodczego i piersi | |||
| Niezbyt często: | Bóle piersi | ||
| Monoterapia (N=789) | Leczenie skojarzone z zastosowaniem gemcytabiny (N =421) | Leczenie skojarzone z zastosowaniem karboplatyny (N = 514) | |
| Zaburzenia ogólne i stany w miejscu podania | |||
| Bardzo często: | Zmęczenie, astenia, gorączka | Zmęczenie, astenia, gorączka, obrzęk obwodowy, dreszcze | Zmęczenie, astenia, obrzęk obwodowy |
| Złe samopoczucie, ospałość, osłabienie, obrzęk obwodowy, zapalenie błony śluzowej, ból, zesztywnienie mięśni, obrzęk, zmniejszenie stanu sprawności, ból w klatce piersiowej, objawy grypopodobne, nadmierna gorączka | Odczyn w miejscu podawania wlewu | Gorączka, bólu w klatce piersiowej | |
| Niezbyt często: | Dyskomfort w klatce piersiowej, nieprawidłowy chód, obrzęk, reakcje w miejscu wstrzyknięcia | Zapalenie błon śluzowych, wynaczynienie w miejscu podawania wlewu, stan zapalny w miejscu podawania wlewu, wysypka w miejscu podawania wlewu | |
| Rzadko: | Wynaczynienie | ||
| Badania diagnostyczne | |||
| Bardzo często: | Zmniejszenie masy ciała, zwiększenie aktywności aminotransferazy alaninowej | ||
| Często: | Zmniejszenie masy ciała, zwiększenie aktywności aminotransferazy alaninowej, zwiększenie aktywności aminotransferazy asparaginianowej, zmniejszenie hematokrytu, zmniejszenie liczby krwinek czerwonych, zwiększenie temperatury ciała, zwiększenie aktywności transferazy gamma- glutamylowej, zwiększenie aktywności fosfatazy zasadowej we krwi | Zwiększenie aktywności aminotransferazy asparaginianowej, zwiększenie stężenia bilirubiny we krwi, podwyższone stężenie kreatyniny we krwi | Zmniejszenie masy ciała, zwiększenie aktywności aminotransferazy alaninowej, zwiększenie aktywności aminotransferazy asparaginianowej, zwiększenie aktywności fosfatazy zasadowej we krwi |
| Monoterapia (N=789) | Leczenie skojarzone z zastosowaniem gemcytabiny (N =421) | Leczenie skojarzone z zastosowaniem karboplatyny (N = 514) | |
| Niezbyt często: | Podwyższone ciśnienie krwi, zwiększenie masy ciała, podwyższone stężenie dehydrogenazy mleczanowej we krwi, podwyższone stężenie kreatyniny we krwi, podwyższone stężenie glukozy we krwi, podwyższone stężenie fosforu we krwi, obniżone stężenie potasu we krwi, podwyższone stężenie bilirubiny | ||
| Urazy, zatrucia i powikłania po zabiegach | |||
| Niezbyt często: | Stłuczenia | ||
| Rzadko: | Zjawisko nawrotu objawów popromiennych, popromienne zapalenie płuc | ||
1 Zgodnie z informacjami uzyskanymi na podstawie zgłoszeń po wprowadzeniu nanocząsteczek albuminy surowicy ludzkiej-paklitakselu do obrotu.
2 Częstość występowania zapalenia pęcherzyków płucnych obliczono na podstawie połączonych danych z badań klinicznych z udziałem 1 310 pacjentów otrzymujących nanocząsteczki albuminy surowicy ludzkiej-paklitakselu w monoterapii raka piersi oraz w innych wskazaniach.
3 W oparciu o wyniki laboratoryjne: maksymalny poziom mielosupresji (w populacji leczonej). 4 U niektórych pacjentów wcześniej leczonych kapecytabiną.
Opis wybranych działań niepożądanych
W tej części wymieniono najczęściej występujące i klinicznie najistotniejsze działania niepożądane, jakie wystąpiły u pacjentów otrzymujących nanocząsteczki albuminy surowicy ludzkiej-paklitakselu.
Występowanie działań niepożądanych oceniono u 229 pacjentów z przerzutowym rakiem piersi, którym raz na trzy tygodnie podawano nanocząsteczki albuminy surowicy ludzkiej-paklitakselu w dawce 260 mg/m2 pc. w kluczowym badaniu klinicznym fazy III (monoterapia nanocząsteczkami albuminy surowicy ludzkiej-paklitakselu).
Występowanie działań niepożądanych oceniono u 421 pacjentów z przerzutowym rakiem trzustki otrzymujących nanocząsteczki albuminy surowicy ludzkiej-paklitakselu w skojarzeniu z gemcytabiną oraz (nanocząsteczki albuminy surowicy ludzkiej-paklitakselu w dawce 125 mg/m2 pc. w skojarzeniu z gemcytabiną w dawce 1000 mg/m2 pc., w 1., 8. i 15. dniu każdego 28-dniowego cyklu) i u 402 pacjentów otrzymujących jedynie gemcytabinę w ramach systemowej terapii pierwszego rzutu przerzutowego gruczolakoraka trzustki (nanocząsteczki albuminy surowicy ludzkiej-paklitakselu /gemcytabina).
Działania niepożądane oceniono u 514 pacjentów z niedrobnokomórkowym rakiem płuca otrzymujących nanocząsteczki albuminy surowicy ludzkiej-paklitakselu w skojarzeniu z karboplatyną (100 mg/m2 pc. nanocząsteczek albuminy surowicy ludzkiej-paklitakselu w 1., 8. i 15. dniu każdego 21-dniowego cyklu w skojarzeniu z karboplatyną w 1. dniu każdego cyklu) w randomizowanym badaniu klinicznym fazy III z grupą kontrolną (nanocząsteczki albuminy surowicy ludzkiej-paklitakselu/karboplatyna). Zgłaszana przez pacjenta toksyczność taksanów została poddana ocenie z wykorzystaniem 4 podskal kwestionariusza funkcjonalnej oceny terapii nowotworów FACT dla taksanów. Z wykorzystaniem analizy powtórzeń pomiarów, w trzech z czterech podskal (neuropatia obwodowa, ból w dłoniach i stopach, słyszenie) wykazano wyższość nanocząsteczek albuminy surowicy ludzkiej-paklitakselu i karboplatyny (p ≤ 0,002). Dla innej podskali (obrzęk) nie stwierdzono różnic pomiędzy grupami leczonych pacjentów.
Zakażenia i zarażenia pasożytnicze
Nanocząsteczki albuminy ludzkiej surowicy-paklitakselu/gemcytabina
W trakcie badania klinicznego z udziałem pacjentów z gruczolakorakiem trzustki, posocznicę zgłaszano u 5% pacjentów otrzymujących nanocząsteczki albuminy surowicy ludzkiej-paklitakseluw skojarzeniu z gemcytabiną, niezależnie od tego, czy wystąpiła u nich neutropenia. Spośród 22 przypadków posocznicy zgłoszonych u pacjentów leczonych nanocząsteczkami albuminy surowicy ludzkiej-paklitakselem w skojarzeniu z gemcytabiną, 5 przypadków zakończyło się zgonem. Powikłania choroby podstawowej - raka trzustki, a w szczególności niedrożność dróg żółciowych lub obecność stentu w drogach żółciowych, uznano za istotne czynniki przyczyniające się do rozwoju posocznicy. Jeżeli u pacjenta wystąpi gorączka (niezależnie od liczby neutrofili), należy rozpocząć stosowanie antybiotyków o szerokim spektrum działania. W przypadku gorączki neutropenicznej należy wstrzymać podawanie nanocząsteczek albuminy surowicy ludzkiej-paklitakselu i gemcytabiny do czasu ustąpienia gorączki i zwiększenia ANC do ≥ 1 500 komórek/mm3, a następnie należy wznowić leczenie z zastosowaniem mniejszych poziomów dawki (patrz punkt 4.2).
Zaburzenia krwi i układu chłonnego
Monoterapia nanocząsteczkami albuminy surowicy ludzkiej-paklitakselu– przerzutowy rak piersi W przypadku pacjentów z przerzutowym rakiem piersi najczęstszym, ważnym objawem toksyczności hematologicznej była neutropenia (zaobserwowana u 79% pacjentów), która szybko przemijała i była zależna od dawki. U 71% pacjentów obserwowano leukopenię. Neutropenia 4. stopnia (< 500 komórek/mm3) wystąpiła u 9% pacjentów, u których stosowano nanocząsteczki albuminy surowicy ludzkiej-paklitakselu. Gorączka neutropeniczna wystąpiła u czterech pacjentów leczonych nanocząsteczkami albuminy surowicy ludzkiej-paklitakselu. Niedokrwistość (Hb < 10 g/dl) zaobserwowano u 46% pacjentów leczonych nanocząsteczkami albuminy surowicy ludzkiej-paklitakselu; a w trzech przypadkach była to niedokrwistość ciężka (Hb < 8 g/dl). Limfopenię obserwowano u 45% pacjentów.
Nanocząsteczki albuminy surowicy ludzkiej-paklitakselu/gemcytabina
W Tabeli 7 przedstawiono częstość i nasilenie zaburzeń hematologicznych wykrytych w testach laboratoryjnych u pacjentów, którym podawano nanocząsteczki albuminy surowicy ludzkiej-paklitakseluw skojarzeniu z gemcytabiną, lub tylko gemcytabinę.
Tabela 7: Nieprawidłowości hematologiczne wykryte w testach laboratoryjnych w badaniu klinicznym z udziałem pacjentów z gruczolakorakiem trzustki
| Nanocząsteczki albuminy surowicy ludzkiej-paklitakselu (125 mg/m2 pc.)/ Gemcytabina | Gemcytabina | |||
Stopnie 1.-4. (%) | Stopień 3.-4. (%) | Stopnie 1.-4. (%) | Stopień 3.-4. (%) | |
| Niedokrwistośća,b | 97 | 13 | 96 | 12 |
| Neutropeniaa,b | 73 | 38 | 58 | 27 |
| Trombocytopeniab,c | 74 | 13 | 70 | 9 |
a ocenie poddano 405 pacjentów otrzymujących nanocząsteczki albuminy surowicy ludzkiej-paklitakselu/gemcytabinę b ocenie poddano 388 pacjentów otrzymujących gemcytabinę
c ocenie poddano 404 pacjentów otrzymujących nanocząsteczki albuminy surowicy ludzkiej-paklitakselu/gemcytabinę
Nanocząsteczki albuminy surowicy ludzkiej-paklitakselu/karboplatyna
W grupie pacjentów leczonych nanocząsteczkami albuminy surowicy ludzkiej-paklitakselu i karboplatyną niedokrwistość i trombocytopenia były zgłaszane częściej niż w grupie pacjentów leczonych produktem Taxol i karboplatyną (odpowiednio, 54% vs 28% oraz 45% vs 27%).
Zaburzenia układu nerwowego
Monoterapia produktem nanocząsteczekami albuminy surowicy ludzkiej-paklitakselu– przerzutowy rak piersi
Ogólnie biorąc, u pacjentów otrzymujących nanocząsteczki albuminy surowicy ludzkiej-paklitakseluczęstość występowania i nasilenie neurotoksyczności były zależne od dawki. Neuropatia obwodowa (głównie neuropatia czuciowa stopnia 1. lub 2.) zaobserwowana została u 68% pacjentów przyjmujących nanocząsteczki albuminy surowicy ludzkiej-paklitakselu, przy czym 10% miało neuropatię stopnia 3., zaś stopnia 4. nie zaobserwowano.
Nanocząsteczki albuminy surowicy ludzkiej-paklitakselu/gemcytabina
U pacjentów leczonych nanocząsteczkami albuminy surowicy ludzkiej-paklitakseluw skojarzeniu z gemcytabiną, mediana czasu do wystąpienia po raz pierwszy neuropatii obwodowej stopnia 3. wynosiła 140 dni. Mediana czasu do uzyskania poprawy o co najmniej 1 stopień wynosiła 21 dni, natomiast mediana czasu do uzyskania poprawy w przedmiocie neuropatii obwodowej stopnia 3. do stopnia 0. lub 1. wynosiła 29 dni. Spośród pacjentów, u których leczenie przerwano z powodu neuropatii obwodowej, 44% (31/70 pacjentów) było w stanie kontynuować leczenie nanocząsteczkamii albuminy surowicy ludzkiej-paklitakseluz zastosowaniem niższej dawki. U żadnego z pacjentów leczonych nanocząsteczkami albuminy surowicy ludzkiej-paklitakseluw skojarzeniu z gemcytabiną nie wystąpiła neuropatia obwodowa stopnia 4.
Nanocząsteczki albuminy surowicy ludzkiej-paklitakselu/karboplatyna
W przypadku pacjentów z niedrobnokomórkowym rakiem płuc leczonych nanocząsteczkami albuminy surowicy ludzkiej-paklitakselui karboplatyną, mediana czasu do pierwszego wystąpienia związanej z leczeniem neuropatii obwodowej stopnia 3. wynosiła 121 dni, natomiast mediana czasu do ustąpienia objawów związanych neuropatią obwodową ze stopnia 3. do stopnia 1. wynosiła 38 dni. U żadnego z pacjentów leczonych nanocząsteczkami albuminy surowicy ludzkiej-paklitakselu i karboplatyną nie wystąpiła neuropatia obwodowa stopnia 4.
Zaburzenia oka
W trakcie leczenia nanocząsteczkami albuminy surowicy ludzkiej-paklitakselurzadko zgłaszano zmniejszenie ostrości widzenia w wyniku torbielowatego obrzęku plamki (patrz punkt 4.4).
Zaburzenia układu oddechowego, klatki piersiowej i śródpiersia
Nanocząsteczki albuminy surowicy ludzkiej-paklitakselu/gemcytabina
Zapalenie pęcherzyków płucnych występowało u 4% pacjentów, u których stosowano nanocząsteczki albuminy surowicy ludzkiej-paklitakselu w skojarzeniu z gemcytabiną. Spośród 17 zgłoszonych przypadków posocznicy u pacjentów leczonych nanocząsteczkami albuminy surowicy ludzkiej-paklitakseluw skojarzeniu z gemcytabiną, 2 przypadki zakończyły się zgonem. Należy dokładnie obserwować wszystkich pacjentów pod kątem wystąpienia objawów przedmiotowych i podmiotowych zapalenia pęcherzyków płucnych. Po zdiagnozowaniu zapalenia pęcherzyków płucnych i po wykluczeniu etiologii infekcyjnej, należy definitywnie przerwać stosowanie nanocząsteczek albuminy surowicy ludzkiej-paklitakselu i gemcytabiny i bezzwłocznie wdrożyć odpowiednie leczenie oraz działania wspomagające (patrz punkt 4.2).
Zaburzenia żołądka i jelit
Monoterapia nanocząsteczkami albuminy surowicy ludzkiej-paklitakselu – przerzutowy rak piersi Nudności pojawiły się u 29% pacjentów, a biegunka u 25% pacjentów.
Zaburzenia skóry i tkanki podskórnej
Monoterapia nanocząsteczkami albuminy surowicy ludzkiej-paklitakselu – przerzutowy rak piersi U > 80% pacjentów leczonych nanocząsteczkami albuminy surowicy ludzkiej-paklitakselu wystąpiło łysienie. Większość przypadków łysienia miała miejsce w okresie krótszym niż miesiąc od rozpoczęcia stosowania nanocząsteczek albuminy surowicy ludzkiej-paklitakselu. Oczekuje się, że nasilone wypadanie włosów (≥ 50%) nastąpi u większości pacjentów, u których wystąpiło łysienie.
Zaburzenia mięśniowo-szkieletowe i tkanki łącznej
Monoterapia nanocząsteczkami albuminy surowicy ludzkiej-paklitakselu – przerzutowy rak piersi U 32% pacjentów przyjmujących nanocząsteczki albuminy surowicy ludzkiej-paklitakselu wystąpiły bóle stawowe, określone jako ciężkie w 6% przypadków. Bóle mięśniowe wystąpiły u 24% pacjentów przyjmujących nanocząsteczki albuminy surowicy ludzkiej-paklitakselu, określone jako ciężkie w 7% przypadków. Objawy były zwykle przemijające, występowały po trzech dniach od podania dawki nanocząsteczek albuminy surowicy ludzkiej-paklitakselu i ustępowały w ciągu tygodnia.
Zaburzenia ogólne i stany w miejscu podania
Monoterapia nanocząsteczkami albuminy surowicy ludzkiej-paklitakselu – przerzutowy rak piersi W 40% przypadków obserwowano osłabienie/znużenie.
Dzieci i młodzież
W badaniu wzięło udział 106 pacjentów, z których 104 należało do grupy dzieci i młodzieży w wieku od 6 miesięcy do poniżej 18 lat (patrz punkt 5.1). U każdego pacjenta wystąpiło przynajmniej 1 działanie niepożądane. Do najczęściej zgłaszanych działań niepożądanych należała neutropenia, niedokrwistość, leukopenia i gorączka. Ciężkie działania niepożądane zgłaszane u więcej niż 2 pacjentów obejmowały gorączkę, ból pleców, obrzęk obwodowy i wymioty. Nie zidentyfikowano nowych sygnałów dotyczących bezpieczeństwa u ograniczonej liczby pacjentów należących do grupy dzieci i młodzieży leczonych nanocząsteczkami albuminy surowicy ludzkiej-paklitakselu, a jego profil bezpieczeństwa był podobny do profilu bezpieczeństwa zaobserwowanego w populacji osób dorosłych.
Zgłaszanie podejrzewanych działań niepożądanych
Po dopuszczeniu produktu leczniczego do obrotu istotne jest zgłaszanie podejrzewanych działań niepożądanych. Umożliwia to nieprzerwane monitorowanie stosunku korzyści do ryzyka stosowania produktu leczniczego. Osoby należące do fachowego personelu medycznego powinny zgłaszać wszelkie podejrzewane działania niepożądane za pośrednictwem krajowego systemu zgłaszania wymienionego w załączniku V.
4.9 Przedawkowanie
Nie jest znana odtrutka na przedawkowanie paklitakselu. W wypadku przedawkowania należy pacjenta ściśle obserwować. Leczenie należy skierować na główne przewidywane objawy toksyczności, tzn. zahamowanie czynności szpiku kostnego, zapalenie śluzówki i neuropatię obwodową.
5. WŁAŚCIWOŚCI FARMAKOLOGICZNE
5.1 Właściwości farmakodynamiczne
Grupa farmakoterapeutyczna: leki przeciwnowotworowe, alkaloidy roślinne i inne związki pochodzenia naturalnego, taksany, kod ATC: L01CD01
Mechanizm działania
Paklitaksel jest lekiem przeciwmikrotubulowym, promującym budowę mikrotubul z dimerów tubuliny i stabilizującym mikrotubule poprzez zapobieganie depolimeryzacji. W wyniku tej stabilizacji następuje zahamowanie normalnej dynamicznej reorganizacji sieci mikrotubul, która jest niezbędna dla zasadniczych funkcji interfazy i mitozy komórki. Poza tym, paklitaksel wywołuje tworzenie zaburzonych formacji lub „pęczków” mikrotubul przez cały cykl życiowy komórki oraz licznych gwiazd mikrotubul w czasie mitozy.
Produkt Apexelsin zawiera nanocząsteczki wielkości około 130 nm zbudowane z albuminy surowicy ludzkiej i paklitakselu, w których paklitaksel występuje w postaci niekrystalicznej, amorficznej. Po podaniu dożylnym nanocząsteczki ulegają natychmiastowej dysocjacji do rozpuszczalnych kompleksów albuminy z paklitakselem wielkości 10 nm. Albumina jest znanym czynnikiem ułatwiającym śródbłonkową, kaweolarną transcytozę składników osocza. Badania in vitro wykazały, że obecność albuminy w produkcie Apexelsin usprawnia transport paklitakselu przez komórki śródbłonka. Podejrzewa się, że usprawniony kaweolarny transport przez błony komórkowe odbywa się za pośrednictwem receptora albuminy gp-60 oraz że w okolicy guza następuje zwiększone gromadzenie się paklitakselu dzięki białku SPARC (ang. Secreted Protein Acidic Rich in Cysteine), które wiąże się z albuminą.
Skuteczność kliniczna i bezpieczeństwo stosowania
Rak piersi
Dane zebrane w dwóch otwartych badaniach jednoramiennych z udziałem 106 pacjentów oraz w randomizowanym badaniu porównawczym fazy III z udziałem 454 pacjentów potwierdzają, że nanocząsteczki albuminy surowicy ludzkiej-paklitakselu może być stosowany w przerzutowym raku piersi. Dane te przedstawione są poniżej.
Otwarte badania jednoramienne
W pierwszym badaniu nanocząsteczki albuminy surowicy ludzkiej-paklitakselu podawany był w 30-minutowej infuzji w dawce 175 mg/m2 pc. grupie 43 pacjentów z przerzutowym rakiem piersi. W drugim badaniu podawano 300 mg/m2 pc. w postaci 30-minutowej infuzji grupie 63 pacjentów z przerzutowym rakiem piersi. Pacjentów leczono bez premedykacji steroidami i bez wspomagającego stosowania G-CSF (ang. Granulocyte Cell Stimulating Factor). Cykle leczenia podawano co 3 tygodnie. Wskaźniki odpowiedzi na leczenie u wszystkich pacjentów wynosiły odpowiednio 39,5% (95% CI: 24,9%; 54,2%) i 47,6% (95% CI: 35,3%; 60,0%). Mediana czasu do progresji choroby wynosiła 5,3 miesiąca (175 mg/m2; 95% CI: 4,6; 6,2 mies.) oraz 6,1 miesiąca (300 mg/m2; 95% CI: 4,2; 9,8 mies.)
Randomizowane badanie porównawcze
To wieloośrodkowe badanie kliniczne przeprowadzone zostało z udziałem pacjentów z przerzutowym rakiem piersi, którzy leczeni byli co 3 tygodnie paklitakselem w monoterapii, stosowanym w rozpuszczalniku w dawce 175 mg/m2 pc. podawanej w czasie 3-godzinnej infuzji z premedykacją osłaniającą przed nadwrażliwością (N = 225), albo nanocząsteczkami albuminy surowicy ludzkiej-paklitakselu w dawce 260 mg/m2 pc. podawanym w czasie 30-minutowej infuzji bez premedykacji (N = 229).
Przy przystępowaniu do badania 64% pacjentów cechowało upośledzenie stanu sprawności (ECOG 1 lub 2); u 79% występowały przerzuty do narządów trzewnych, a u 76% występowały więcej niż 3 miejsca przerzutów. Czternastu procent pacjentów nie poddawano wcześniej żadnej chemioterapii; 27% poddano chemioterapii wyłącznie adiuwantowej, 40% wyłącznie chemioterapii przeciwprzerzutowej, a 19% zarówno chemioterapii adiuwantowej, jak i chemioterapii przeciwprzerzutowej. Pięćdziesiąt dziewięć procent pacjentów otrzymywało lek badany jako terapię drugiego lub dalszego rzutu. Siedemdziesiąt siedem procent pacjentów otrzymywało wcześniej antracykliny.
Wyniki wskaźnika odpowiedzi ogółem, czasu do progresji i przeżycia bez progresji u pacjentów poddawanych terapii > 1. rzutu podane są poniżej.
Tabela 8: Wyniki dotyczące wskaźnika odpowiedzi ogółem, mediany czasu do progresji i przeżycia bez progresji, w ocenie lekarza prowadzącego badanie
| Parametr skuteczności | Nanocząsteczki albuminy surowicy ludzkiej- paklitakselu (260 mg/m2) | Paklitaksel w rozpuszczalniku (175 mg/m2) | Wartość p |
| Wskaźnik odpowiedzi [95% CI] (%) | |||
| >1. rzut terapii | 26,5 [18,98; 34,05] (n = 132) | 13,2 [7,54; 18,93] (n = 136) | 0,006a |
| *Mediana czasu do progresji [95% CI] (tygodnie) | |||
| >1. rzut terapii | 20,9 [15,7; 25,9] (n = 131) | 16,1 [15,0; 19,3] (n = 135) | 0,011b |
| *Mediana przeżycia bez progresji [95% CI] (tygodnie) | |||
| >1. rzut terapii | 20,6 [15,6; 25,9] (n = 131) | 16,1 [15,0; 18,3] (n = 135) | 0,010b |
| *Przeżycie [95% CI] (tygodnie) | |||
| >1. rzut terapii | 56,4 [45,1; 76,9] (n = 131) | 46,7 [39,0; 55,3] (n = 136) | 0,020b |
*Dane te pochodzą z Addendum do Raportu Badania Klinicznego CA012-0, wersja oznaczona jako ostateczna (23 marca 2005 r.)
a test chi-kwadrat
b test log-rank
U dwustu dwudziestu dziewięciu pacjentów leczonych nanocząsteczkami albuminy surowicy ludzkiej-paklitakselu w randomizowanym, kontrolowanym badaniu klinicznym przeprowadzono ocenę bezpieczeństwa stosowania leku. Neurotoksyczność paklitakselu oceniano na podstawie poprawy o jeden stopień u pacjentów z objawami neuropatii obwodowej 3. stopnia w dowolnym momencie terapii. Naturalny przebieg neuropatii obwodowej do powrotu do wartości wyjściowych ze względu na toksyczność kumulacyjną nanocząsteczek albuminy surowicy ludzkiej-paklitakselu po > 6 kursach terapii nie został oceniony i pozostaje nieznany.
Gruczolakorak trzustki
Przeprowadzono wieloośrodkowe, międzynarodowe, randomizowane, otwarte badanie kliniczne z udziałem 861 pacjentów, aby porównać leczenie skojarzone nanocząsteczekami albuminy surowicy ludzkiej-paklitakselu i gemcytabiną z monoterapią gemcytabiną, jako leczeniem pierwszego rzutu pacjentów z przerzutowym gruczolakorakiem trzustki. Pacjentom (N = 431) w 1., 8. i 15. dniu każdego 28-dniowego cyklu, podawano nanocząsteczki albuminy surowicy ludzkiej-paklitakselu w postaci wlewu dożylnego trwającego od 30 do 40 minut, w dawce 125 mg/m2 pc., po czym we wlewie dożylnym trwającym od 30 do 40 minut podawano gemcytabinę w dawce 1 000 mg/mm2 pc. W grupie otrzymującej porównywane leczenie alternatywne, pacjentom (N = 430) podawano gemcytabinę w monoterapii, zgodnie z zalecanym dawkowaniem i schematem leczenia. Leczenie kontynuowano do progresji choroby lub do wystąpienia nietolerowanej toksyczności leku. Spośród 431 pacjentów z gruczolakorakiem trzustki randomizowanych do grupy otrzymującej nanocząsteczki albuminy surowicy ludzkiej-paklitakselu w skojarzeniu z gemcytabiną, większość (93%) stanowili pacjenci rasy białej, 4% pacjenci rasy czarnej i 2% pacjenci rasy żółtej. U 16% pacjentów stopień sprawności w skali Karnofsky’ego wynosił 100; u 42% pacjentów - 90; u 35% pacjentów - 80; u 7% pacjentów – 70, a u mniej niż 1% pacjentów wynosił poniżej 70. Z badania wykluczono pacjentów wysokiego ryzyka ze strony układu sercowo-naczyniowego, z chorobą tętnic obwodowych i (lub) zaburzeniami tkanki łącznej i (lub) śródmiąższową chorobą płuc.
Mediana czasu leczenia, jakiemu poddani byli pacjenci, wynosiła 3,9 miesiąca w grupie otrzymującej nanocząsteczki albuminy surowicy ludzkiej-paklitakselu w skojarzeniu z gemcytabiną i 2,8 miesiąca w grupie otrzymującej gemcytabinę. Leczenie kontynuowano przez 6 miesięcy lub dłużej u 32% pacjentów w grupie otrzymującej nanocząsteczki albuminy surowicy ludzkiej-paklitakselu/ gemcytabinę, w porównaniu do 15% pacjentów w grupie otrzymującej gemcytabinę.W populacji poddanej leczeniu mediana intensywności dawki gemcytabiny wynosiła 75% w grupie otrzymującej nanocząsteczki albuminy surowicy ludzkiej-paklitakselu/gemcytabinę oraz 85% w grupie otrzymującej gemcytabinę. Mediana relatywnej intensywności dawki nanocząsteczek albuminy surowicy ludzkiej-paklitakselu wynosiła 81%. Mediana dawki kumulacyjnej gemcytabiny była wyższa w grupie otrzymującej nanocząsteczki albuminy surowicy ludzkiej-paklitakselu/gemcytabinę (11 400 mg/m2 pc.) w porównaniu do grupy otrzymującej gemcytabinę (9 000 mg/m2 pc.).
Pierwszorzędnym punktem końcowym oceny skuteczności była przeżywalność ogółem (OS; ang. Overall Survival). Kluczowymi drugorzędnymi punktami końcowymi były przeżycie bez progresji (PFS; ang. Progression-Free Survival) oraz wskaźnik odpowiedzi ogółem (ORR; ang. Overall Response Rate). Obydwa współczynniki oceniano na podstawie niezależnej oceny radiologicznej przeprowadzonej centralnie metodą ślepej próby, z zastosowaniem wytycznych RECIST (wersja 1.0).
Tabela 9: Wyniki oceny skuteczności leczenia w randomizowanym badaniu z udziałem pacjentów z gruczolakorakiem trzustki (grupa przeznaczona do leczenia)
Nanocząsteczki albuminy surowicy ludzkiej-paklitakselu (125 mg/m2)/gemcytabina (N = 431) | Gemcytabina (N = 430) | |
| Przeżywalność ogółem | ||
| Liczba zgonów (%) | 333 (77) | 359 (83) |
| Mediana przeżywalności ogółem, miesiące (95% CI) | 8,5 (7,89; 9,53) | 6,7 (6,01; 7,23) |
| HRA+G/G (95% CI)a | 0,72 (0,617; 0,835) | |
| Wartość pb | <0,0001 | |
| Odsetek przeżywalności % (95% CI) w ciągu | ||
| 1 roku | 35% (29,7; 39,5) | 22% (18,1; 26,7) |
| 2 lat | 9% (6,2; 13,1) | 4% (2,3; 7,2) |
| 14,8 | 11,4 |
| Przeżycie bez progresji | ||
| Zgon lub progresja choroby, n (%) | 277 (64) | 265 (62) |
| Mediana przeżycia bez progresji, miesiące (95% CI) | 5,5 (4,47; 5,95) | 3,7 (3,61; 4,04) |
| HRA+G/G (95% CI)a | 0,69 (0,581; 0,821) | |
| Wartość pb | <0,0001 | |
| Wskaźnik odpowiedzi ogółem | ||
| Potwierdzona odpowiedź całkowita lub częściowa ogółem, n (%) | 99 (23) | 31 (7) |
| 95% CI | 19,1; 27,2 | 5,0; 10,1 |
| pA+G/pG (95% CI) | 3,19 (2,178; 4,662) | |
| Wartość p (test chi-kwadrat) | <0,0001 | |
CI = przedział ufności (ang. Conifidence Interval); HRA+G/G = hazard względny dla nanocząsteczek albuminy surowicy ludzkiej-paklitakselu + gemcytabina/gemcytabina; pA+G/pG = współczynnik odsetka odpowiedzi dla nanocząsteczek albuminy surowicy ludzkiej-paklitakselu+gemcytabina/gemcytabina.
a wielowarstwowy model proporcjonalnego hazardu Coxa
b wielowarstwowy test log-rank, z uwzględnieniem regionów geograficznych (Ameryka północna vs inne regiony), stopnia sprawności w skali Karnofsky’ego (70 do 80 vs 90 do 100), oraz obecności przerzutów do wątroby (tak vs nie).
Wystąpiło statystycznie istotne zwiększenie OS u pacjentów otrzymujących nanocząsteczki albuminy surowicy ludzkiej-paklitakselu/gemcytabinę, w porównaniu do pacjentów otrzymujących jedynie gemcytabinę – mediana OS zwiększyła się o 1,8 miesiąca, całkowite ryzyko zgonu zmniejszyło się o 28%, przeżywalność w ciągu 1 roku zwiększyła się o 59%, a przeżywalność w ciągu 2 lat zwiększyła się o 125%.
Grupa pacjentów otrzymujących nanocząsteczki albuminy surowicyludzkiej-paklitakselu/gemcytabinę wyróżniała się pod względem korzystnego wpływu leczenia na czas przeżycia ogółem w większości predefiniowanych podgrup (włącznie z kryterium płci, sprawności w skali Karnofsky’ego, regionu geograficznego, pierwotnej lokalizacji raka trzustki, stopnia zaawansowania w czasie diagnozy, obecności przerzutów do wątroby, występowania zrakowacenia otrzewnej, wcześniej przebytego zabiegu metodą Whipple’a, obecności stentu dróg żółciowych w chwili rozpoczęcia badania, stwierdzonych przerzutów do płuc oraz ilości ognisk przerzutowych). U pacjentów w wieku 75 lat i powyżej, w grupach otrzymujących nanocząsteczki albuminy surowicy ludzkiej-paklitakselu/ gemcytabinę oraz gemcytabinę, hazard względny (HR) wynosił 1,08 (95% CI 0,653; 1,797). U pacjentów z prawidłowym poziomem markera nowotworowego CA 19-9 mierzonym na początku badania, hazard względny wynosił 1,7 (95% CI 0,692; 1,661).
Obserwowano statystycznie istotną poprawę czasu do progresji u pacjentów leczonych nanocząsteczki albuminy surowicy ludzkiej-paklitakselu/gemcytabinę, w porównaniu do grupy otrzymującej jedynie gemcytabinę, z medianą zwiększenia PSF wynoszącą 1,8 miesiąca.
Niedrobnokomórkowy rak płuc
Przeprowadzono wieloośrodkowe, międzynarodowe, randomizowane, otwarte badanie kliniczne z udziałem 1052 pacjentów z niedrobnokomórkowym rakiem płuc stopnia IIIb/IV, nieleczonych dotąd chemioterapią. Celem badania było porównanie efektów stosowania nanocząsteczek albuminy surowicy ludzkiej-paklitakselu w skojarzeniu z karboplatyną oraz paklitakselu w rozpuszczalniku w skojarzeniu z karboplatyną, jako leczenia pierwszego rzutu u pacjentów z zaawansowanym niedrobnokomórkowym rakiem płuc. Ponad 99% pacjentów miało sprawność stopnia 0 lub 1 w skali ECOG (ang. Eastern Cooperative Oncology Group). Z badania wyłączono pacjentów ze stwierdzoną wcześniej neuropatią stopnia ≥ 2. lub poważnymi ryzykami medycznymi związanymi z jakimkolwiek głównym układem lub narządem. Nanocząsteczki albuminy surowicy ludzkiej-paklitakselu podano pacjentom (N = 521) w postaci dożylnej infuzji trwającej ponad 30 minut w dawce 100 mg/m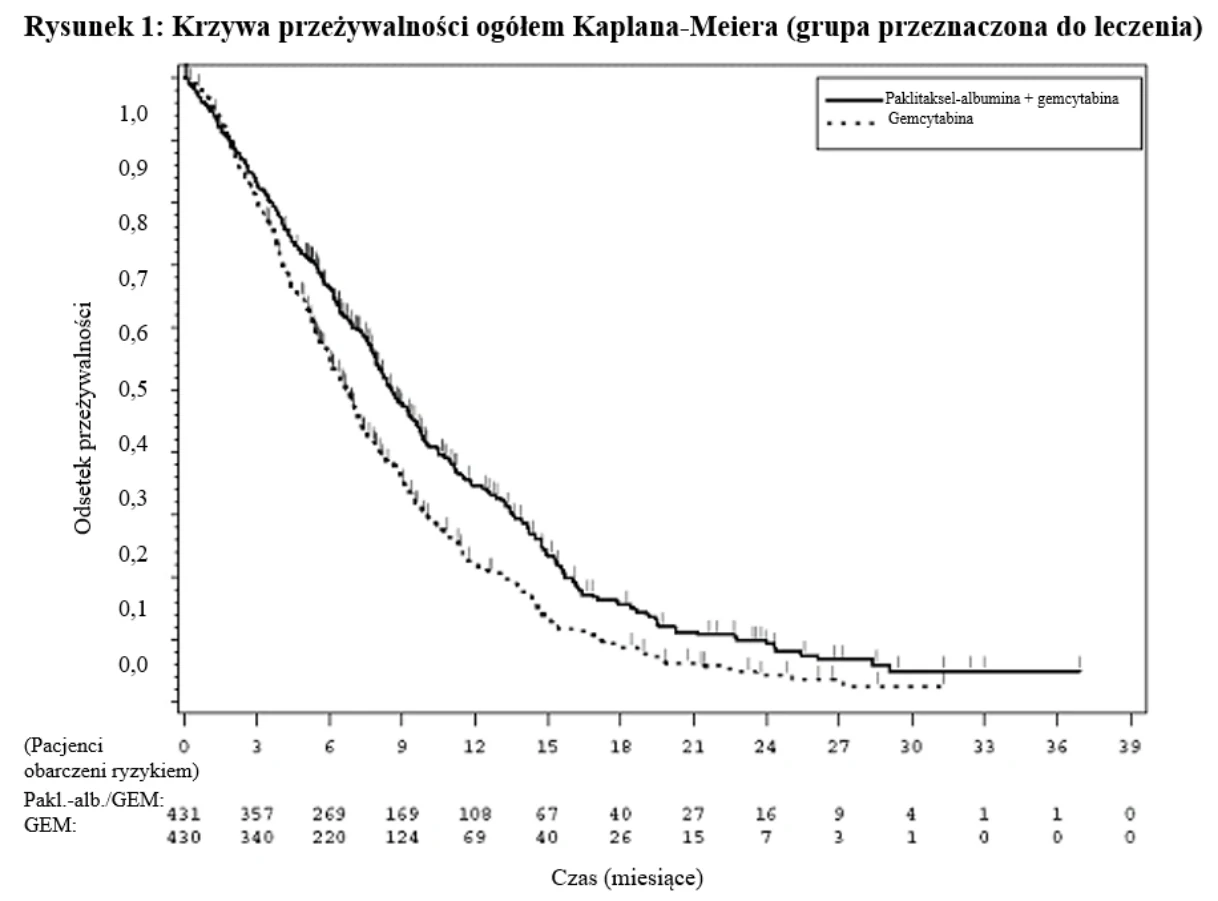 2 pc. w dniach 1., 8. i 15. każdego 21-dniowego cyklu, bez wcześniejszego leczenia sterydami, oraz bez profilaktyki z wykorzystaniem czynników stymulujących tworzenie kolonii granulocytów. Natychmiast po zakończeniu podawania nanocząsteczek albuminy surowicy ludzkiej-paklitakselu podawano dożylnie karboplatynę w dawce AUC = 6 mg•min/ml wyłącznie w 1. dnia każdego 21-dniowego cyklu. Paklitaksel w rozpuszczalniku był podawany pacjentom (N = 531) w dawce 200 mg/m2 pc. w postaci dożylnej infuzji w czasie 3 godzin ze standardową premedykacją, po czym natychmiast podawano dożylnie karboplatynę w dawce AUC = 6 mg•min/ml. Każdy z produktów leczniczych był podawany w 1. dniu każdego 21-dniowego cyklu. W obu grupach pacjentów leczenie stosowano do momentu progresji choroby lub wystąpienia toksyczności na nieakceptowalnym poziomie. W obu grupach pacjenci otrzymali średnio 6 cykli leczenia (mediana).
Pierwszorzędowym punktem końcowym oceny skuteczności był wskaźnik odpowiedzi ogółem, zdefiniowany jako procent pacjentów, u których uzyskano obiektywną, potwierdzoną odpowiedź całkowitą lub częściową. Odpowiedź oceniano na podstawie niezależnej, zcentralizowanej, zaślepionej analizy radiologicznej z wykorzystaniem systemu RECIST (wersja 1.0). U pacjentów z grupy otrzymującej nanocząsteczki albuminy surowicy ludzkiej-paklitakselu/karboplatynę całkowity odsetek odpowiedzi był istotnie wyższy niż u pacjentów z grupy kontrolnej: 33% vs 25%, p = 0,005 (Tabela 10). Stwierdzono istotną różnicę we wskaźniku odpowiedzi ogółem na nanocząsteczki albuminy surowicy ludzkiej-paklitakselu/karboplatynę w porównaniu do grupy kontrolnej u pacjentów z niedrobnokomórkowym, płaskokomórkowym rakiem płuc (N = 450, 41% vs 24%, p< 0,001), jednak ta różnica nie wpływała na zmianę PFS lub OS. Nie stwierdzono różnicy w ORR pomiędzy badanymi grupami u pacjentów z rakiem niepłaskokomórkowym (N = 602, 26% vs 25%, p = 0,808).
Table 10: Wskaźnik odpowiedzi ogółem w randomizowanym badaniu dotyczącym niedrobnokomórkowego raka płuc (populacja ITT)
| Parametr skuteczności | Nanocząsteczki albuminy surowicy ludzkiej-paklitakselu (100 mg/m2 pc./tydzień) + karboplatyna (N = 521) | Paklitaksel w rozpuszczalniku (200 mg/m2 pc. co 3 tygodnie) + karboplatyna (N = 531) |
| Wskaźnik odpowiedzi ogółem (ocena niezależna) | ||
| Potwierdzona odpowiedź całkowita lub częściowa, n (%) | 170 (33%) | 132 (25%) |
| 95% CI (%) | 28,6; 36,7 | 21,2; 28,5 |
| pA/pT (95,1% CI) | 1,313 (1,082; 1,593) | |
| Wartość Pa | 0,005 | |
CI = przedział ufności; HRA/T = współczynnik ryzyka dla nanocząsteczek albuminy surowicy ludzkiej-paklitakselu/karboplatyny oraz paklitakselu w rozpuszczalniku/karboplatyna; pA/pT = stosunek współczynnika odpowiedzi dla nanocząsteczek albuminy surowicy ludzkiej-paklitakselu/karboplatyny oraz paklitakselu w rozpuszczalniku/karboplatyna.
a Wartość P w oparciu o test chi-kwadrat.
Nie stwierdzono statystycznej różnicy w przeżyciu bez progresji pomiędzy dwiema leczonymi grupami (zgodnie z zaślepioną oceną radiologa) oraz przeżywalności ogółem, kolejna analiza równoważności została przeprowadzona dla PFS i OS, z odgórnie założonym marginesem równoważności wynoszącym 15%. Kryterium równoważności zostało spełnione zarówno progresji dla PFS, jak i OS, z górną granica 95% przedziału ufności dla powiązanych współczynników ryzyka na poziomie mniejszym niż 1,176 (Tabela 11).
Tabela 11: Analiza równoważności (non-inferiority) w zakresie przeżycia bez progresji oraz przeżywalności ogółem w randomizowanym badaniu dotyczącym niedrobnokomórkowego raka płuc (populacja ITT)
| Parametr skuteczności | Nanocząsteczki albuminy surowicy ludzkiej-paklitakselu (100 mg/m2/tydzień) + karboplatyna (N = 521) | Paklitaksel w rozpuszczalniku (200 mg/m2 co 3 tygodnie) + karboplatyna (N = 531) |
| Przeżycie bez progresjia (ocena niezależna) | ||
| Śmierć lub progresja, n (%) | 429 (82%) | 442 (83%) |
| Mediana czasu przeżycia bez progresji (95% CI) (miesiące) | 6,8 (5,7; 7,7) | 6,5 (5,7; 6,9) |
| HRA/T (95% CI) | 0,949 (0,830, 1,086) | |
| Przeżywalność ogółem | ||
| Liczba przypadków śmiertelnych, n (%) | 360 (69%) | 384 (72%) |
| Mediana OS (95% CI) (miesiące) | 12,1 (10,8; 12,9) | 11,2 (10,3; 12,6) |
| HRA/T (95,1% CI) | 0,922 (0,797; 1,066) | |
CI = przedział ufności; HRA/T = współczynnik ryzyka dla nanocząsteczek albuminy surowicy
ludzkiej-paklitakselu/karboplatyny oraz paklitakselu w rozpuszczalniku/karboplatyna; pA/pT = stosunek współczynnika odpowiedzi dla nanocząsteczek albuminy surowicy ludzkiej-paklitakselu/karboplatyny oraz paklitakselu w rozpuszczalniku/karboplatyna.
a Uwzględniając zalecenia metodyczne EMA dla analizy PFS jako punktu końcowego, brakujące obserwacje lub rozpoczęcie kolejnego leczenia nie podlegały cenzorowaniu.
Dzieci i młodzież
Nie określono bezpieczeństwa stosowania ani skuteczności u dzieci i młodzieży (patrz punkt 4.2).
W badaniu ABI-007-PST-001, wieloośrodkowym badaniu prowadzonym metodą podwójnie ślepej próby mającym na celu ustalenie dawki, oceniającym bezpieczeństwo, tolerancję i wstępną skuteczność stosowania nanocząsteczek albuminy surowicy ludzkiej-paklitakselu raz na tydzień u dzieci i młodzieży z nawracającymi lub opornymi na leczenie guzami litymi wzięło udział ogółem 106 pacjentów w wieku od ≥ 6 miesięcy do ≤ 24 lat.
W fazie I badania, obejmującej ogółem 64 pacjentów w wieku od 6 miesięcy do poniżej 18 lat określono maksymalną tolerowaną dawkę (MTD), która wynosiła 240 mg/m2 przy podawaniu w formie wlewu dożylnego przez 30 minut w dniu 1, 8 i 15 każdego 28-dniowego cyklu.
W fazie II do badania włączono ogółem 42 pacjentów przy zastosowaniu dwuetapowego schematu minimax Simona, w wieku od 6 miesięcy do 24 lat, z nawracającym lub opornym mięsakiem Ewinga, nerwiakiem zarodkowym lub mięśniakomięsakiem prążkowanokomórkowym w celu oceny aktywności przeciwnowotworowej ocenianej na podstawie ogólnego wskaźnika odpowiedzi (ORR). Z 42 pacjentów: 1 pacjent był w wieku < 2 lat, 27 pacjentów było w wieku ≥ 2 do < 12, 12 było w wieku od ≥ 12 do < 18 lat i 2 dorosłych pacjentów było w wieku od ≥ 18 do 24 lat.
Pacjenci byli leczeni przez medianę 2 cyklów przy zastosowaniu maksymalnej tolerowanej dawki. Z 41 pacjentów kwalifikujących się do oceny skuteczności na etapie 1, u jednego z pacjentów z grupy z mięśniakomięsakiem prążkowokomórkowym (N = 14) wystąpiła potwierdzona odpowiedź częściowa (PR) dająca wynik ORR wynoszący 7,1% (95% CI; 0,2 33,9). Nie zaobserwowano potwierdzonej odpowiedzi całkowitej (CR) lub PR w grupie z mięsakiem Ewinga (N = 13) ani w grupie z nerwiakiem zarodkowym (N = 14). Żadna z grup w ramach badania nie przeszła do etapu 2, ponieważ nie został spełniony wymóg wystąpienia potwierdzonej odpowiedzi u ≥ 2 pacjentów.
Mediana przeżywalności ogółem, obejmująca roczny okres obserwacji kontrolnej, wyniosła 32,1 tygodni (95% CI; 21,4; 72,9), 32,0 tygodnie (95% CI nie ustalono) i 19,6 tygodnia (95% CI; 4, 25,7) odpowiednio dla grupy z mięsakiem Ewinga, nerwiakiem zarodkowym i mięśniakomięsakiem prążkowokomórkowym.
Ogólny profil bezpieczeństwa nanocząsteczek albuminy surowicy ludzkiej-paklitakselu u pacjentów pediatrycznych był zgodny ze znanym profilem nanocząsteczek albuminy surowicy ludzkiej-paklitakselu u osób dorosłych (patrz punkt 4.8). Na podstawie tych wyników stwierdzono, że nanocząsteczki albuminy surowicy ludzkiej-paklitakselu podawane w monoterapii nie charakteryzują się istotną aktywnością kliniczną ani korzyściami w zakresie przeżycia, które uzasadniałyby prowadzenie dalszych badań u dzieci i młodzieży.
5.2 Właściwości farmakokinetyczne
W badaniach klinicznych określona została farmakokinetyka całkowitego paklitakselu po 30- i 180-minutowej infuzji nanocząsteczek albuminy surowicy ludzkiej-paklitakselu w dawce od 80 do 375 mg/m2. Ekspozycja na paklitaksel (AUC) wzrastała liniowo od 2 653 do 16 736 ng godz./ml po podaniu od 80 do 300 mg/m2.
Przeprowadzono badanie farmakokinetyczne z udziałem pacjentów z zaawansowanymi guzami litymi, w którym podawano nanocząsteczki albuminy surowicy ludzkiej-paklitakselu dożylnie w dawce 260 mg/m2 przez 30 minut i porównano wyniki z grupą pacjentów otrzymujących iniekcje 175 mg/m2 paklitakselu w rozpuszczalniku podawane przez okres 3 godzin. W oparciu o farmakokinetyczną analizę niekompartmentową, osoczowy klirens paklitakselu podanego w postaci nanocząsteczek albuminy surowicy ludzkiej-paklitakselu był większy (43%), niż w przypadku iniekcji paklitakselu w rozpuszczalniku; większa była też objętość dystrybucji (53%). Nie stwierdzono różnic w okresach półtrwania w końcowej fazie eliminacji.
W badaniu z wykorzystaniem dawki wielokrotnej, przeprowadzonym na grupie 12 pacjentów otrzymujących dożylnie nanocząsteczki albuminy surowicy ludzkiej-paklitakselu w dawce 260 mg/m2, zmienność wartości AUC u pojedynczych pacjentów wynosiła 19% (zakres 3,21% - 37,70%). Nie było dowodów na kumulację paklitakselu po wielokrotnych cyklach leczenia.
Dystrybucja
Po podaniu nanocząsteczek albuminy surowicy ludzkiej-paklitakselu pacjentom z guzami litymi, paklitaksel wykazuje równomierną dystrybucję w komórkach krwi i w osoczu, oraz wiąże się silnie z białkami osocza (94%).
Wiązanie paklitakselu z białkami po podaniu nanocząsteczek albuminy surowicy ludzkiej-paklitakselu zostało oszacowane na podstawie ultrafiltracji w porównawczym badaniu wewnątrzosobniczym. Frakcja niezwiązanego paklitakselu była znacznie większa po podawaniu nanocząsteczek albuminy surowicy ludzkiej-paklitakselu (6,2%), niż po podawaniu paklitakselu w rozpuszczalniku (2,3%). Skutkowało to znacząco większą ekspozycją na niezwiązany paklitaksel po stosowaniu nanocząsteczek albuminy surowicy ludzkiej-paklitakselu, w porównaniu do paklitakselu w rozpuszczalniku, chociaż ekspozycja całkowita w obu przypadkach była porównywalna. Jest to prawdopodobnie związane z faktem, że paklitaksel nie zostaje związany w micelach z substancji Cremophor EL, co ma miejsce po podaniu paklitakselu w rozpuszczalniku. W oparciu o dane literaturowe, badania in vitro wiązania z białkami osocza ludzkiego (z zastosowaniem paklitakselu w stężeniach od 0,1 do 50 µg/ml) wskazują, że obecność cymetydyny, ranitydyny, deksametazonu czy difenhydraminy nie wpływa na zdolność wiązania paklitakselu z białkami.
W oparciu o populacyjną analizę farmakokinetyczną, łączna objętość dystrybucji wynosi około 1741 l; duża objętość dystrybucji wskazuje na znaczną dystrybucję pozanaczyniową paklitakselu i (lub) wiązanie się paklitakselu z tkankami.
Metabolizm i eliminacja
W oparciu o dane literaturowe, badania in vitro na mikrosomach z wątroby ludzkiej i skrawkach tkankowych wykazano, że paklitaksel metabolizowany jest głównie do 6α-hydroksypaklitakselu. Wykryto też dwa metabolity w mniejszych stężeniach: 3’-p-hydroksypaklitaksel i 6α-3’-p-dihydroksypaklitaksel. Tworzenie tych hydroksylowanych metabolitów jest katalizowane odpowiednio przez izoenzymy CYP2C8, CYP3A4 oraz zarówno przez CYP2C8, jak i CYP3A4.
U pacjentów z przerzutowym rakiem piersi, po 30-minutowym wlewie nanocząsteczek albuminy surowicy ludzkiej-paklitakselu w dawce 260 mg/m2, średnie skumulowane wydalanie z moczem niezmienionej substancji czynnej wynosiło 4% całkowitej dawki podanej, z mniej niż 1% jako metabolity (6α-hydroksypaklitaksel i 3’-p-hydroksypaklitaksel), co wskazuje na znaczący klirens pozanerkowy. Paklitaksel jest eliminowany głównie w wyniku metabolizmu wątrobowego i wydzielania z żółcią.
W zakresie dawek klinicznych od 80 do 300 mg/m2, średni klirens osoczowy paklitakselu wynosił od 13 do 30 l/godz./m2, a średni okres półtrwania w końcowej fazie eliminacji wynosił od 13 do 27 godzin.
Zaburzenie czynności wątroby
Wpływ zaburzeń czynności wątroby na farmakokinetykę populacyjną nanocząsteczek albuminy surowicy ludzkiej-paklitakselu badano u pacjentów z zaawansowanymi guzami litymi. Analizą objęci byli pacjenci z prawidłową czynnością wątroby (n = 130) i z istniejącym wcześniej łagodnym (n = 8), umiarkowanym (n = 7) lub ciężkim (n = 5) zaburzeniem czynności wątroby (według kryteriów NCI-ODWG; ang. National Cancer Institute Organ Dysfunction Working Group). Wyniki wskazują, że łagodne zaburzenie czynności wątroby (bilirubina całkowita > 1 do ≤ 1,5 x górna granica normy) nie ma klinicznie istotnego wpływu na farmakokinetykę paklitakselu. U pacjentów z umiarkowanym (bilirubina całkowita > 1,5 do ≤ 3 x górna granica normy) lub ciężkim (bilirubina całkowita > 3 do ≤ 5 x górna granica normy) zaburzeniem czynności wątroby występuje zmniejszenie maksymalnej szybkości eliminacji paklitakselu o 22% do 26% oraz około 20% zwiększenie średniej wartości AUC dla paklitakselu w porównaniu do pacjentów z prawidłową czynnością wątroby. Zaburzenie czynności wątroby nie ma wpływu na średnie maksymalne stężenie (Cmax) paklitakselu. Ponadto eliminacja paklitakselu wykazuje ujemną korelację z bilirubiną całkowitą oraz dodatnią korelacją z albuminą w surowicy.
Modelowanie farmakokinetyczne/farmakodynamiczne wskazuje na brak korelacji pomiędzy czynnością wątroby (określaną na podstawie wyjściowej wartości albuminy lub bilirubiny całkowitej) a neutropenią, po korekcie na ekspozycję na nanocząsteczki albuminy surowicy ludzkiej-paklitakselu.
Nie ma dostępnych danych farmakokinetycznych w odniesieniu do pacjentów z bilirubiną całkowitą > 5 x górna granica normy ani pacjentów z przerzutowym gruczolakorakiem trzustki (patrz punkt 4.2).
Zaburzenie czynności nerek
Populacyjna analiza farmakokinetyczna obejmowała pacjentówi z prawidłową czynnością nerek (n = 65) oraz z istniejącym wcześniej łagodnym (n = 61), umiarkowanym (n = 23) lub ciężkim (n = l) zaburzeniem czynności nerek (według wersji wstępnej wytycznych kryteriów FDA z 2010 r.). Łagodne i umiarkowane zaburzenie czynności nerek (klirens kreatyniny ≥ 30 do < 90 ml/min) nie ma istotnego wpływu na maksymalną szybkość eliminacji oraz systemową ekspozycję (AUC i Cmax) na paklitaksel. Brak wystarczających danych farmakokinetycznych w odniesieniu do pacjentów z ciężkim zaburzeniem czynności nerek; nie ma dostępnych danych w odniesieniu do pacjentów ze schyłkową niewydolnością nerek.
Pacjenci w podeszłym wieku
Populacyjna analiza farmakokinetyczna nanocząsteczek albuminy surowicy ludzkiej-paklitakselu obejmowała pacjentów w wieku od 24 do 85 lat i wykazała, że wiek nie wpływa istotnie na maksymalną szybkość eliminacji oraz systemową ekspozycję (AUC i Cmax) na paklitaksel.
Modelowanie farmakokinetyczne/farmakodynamiczne wykorzystujące dane pochodzące od 125 pacjentów z zaawansowanymi guzami litymi wykazało, że pacjenci w wieku 65 lat i powyżej mogą być bardziej narażeni na wystąpienie neutropenii podczas pierwszego cyklu leczenia, jednak wiek nie wpływa na osoczową ekspozycję na paklitaksel.
Dzieci i młodzież
Farmakokinetykę paklitakselu po 30 minutach podawania dożylnego w dawce na poziomie od 120 mg/m2 do 270 mg/m2 określono w grupie 64 pacjentów (od 2 do ≤ 18 lat) w badaniu fazy I i fazy I/II u pacjentów z nawracającymi lub opornymi na leczenie pediatrycznymi guzami litymi. Po zwiększeniu dawki ze 120 na 270 mg/m2 średnia wartość AUC(0-inf) i Cmax paklitakselu mieściła się w zakresie odpowiednio od 8867 do 14 361 ng*h/ml i od 3488 do 8078 ng/ml.
Wartości najwyższej ekspozycji na lek przy znormalizowanej dawce były porównywalne w badanych zakresach dawek; jednak wartości całkowitej ekspozycji na lek przy znormalizowanej dawce były porównywalne tylko w przedziale od 120 mg/m2 do 240 mg/m2; z mniejszą wartością AUC∞ przy znormalizowanej dawce na poziomie 270 mg/m2. Przy MTD wynoszącej 240 mg/m2 średni poziom Cl wynosił 19,1 l/h, a średni okres półtrwania w fazie końcowej wynosił 13,5 godziny.
U dzieci i młodzieży ekspozycja na paklitaksel wzrastała wraz z wyższą dawką, a tygodniowa ekspozycja na lek była wyższa niż u osób dorosłych.
Inne czynniki wewnętrzne
Populacyjne analizy farmakokinetyczne nanocząsteczek albuminy surowicy ludzkiej-paklitakselu wykazują, że płeć, rasa (azjatycka w porównaniu do białej) oraz rodzaj litego guza nie mają klinicznie istotnego wpływu na ekspozycję systemową (AUC i Cmax) na paklitaksel. AUC dla paklitakselu u pacjentów o masie ciała równej 50 kg było niższe o około 25% w porównaniu do pacjentów o masie ciała równej 75 kg. Znaczenie kliniczne tej obserwacji jest niepewne.
5.3 Przedkliniczne dane o bezpieczeństwie
Potencjał rakotwórczy paklitakselu nie był przedmiotem badań. Jednakże na podstawie danych literaturowych wydaje się, że paklitaksel w dawkach klinicznych może być potencjalnie czynnikiem rakotwórczym i genotoksycznym, ze względu na jego farmakodynamiczny mechanizm działania. Wykazano, że paklitaksel działa klastogennie in vitro (aberracje chromosomalne w ludzkich limfocytach) oraz in vivo (test mikrojądrowy u myszy). Wykazano, że paklitaksel działa genotoksycznie in vivo (test mikrojądrowy u myszy), ale nie indukuje mutagenności w teście Amesa, ani w teście mutacji genu fosforybozylotransferazy hipoksantynowo-guaninowej (CHO/HGPRT) na jajnikach chińskiego chomika.
Stosowanie paklitakselu w dawkach mniejszych od dawki leczniczej dla ludzi wiązano z obniżeniem płodności w przypadku podawania przed oraz w trakcie parzenia u samców i samic szczurów, i toksycznością dla płodu u szczurów. Badania nanocząsteczek albuminy surowicy ludzkiej-paklitakselu na zwierzętach przy klinicznie istotnym poziomie ekspozycji na lek wykazują jego nieodwracalny wpływ toksyczny na męskie organy rozrodcze.
Paklitaksel i/lub jego metabolity były wydzielane do mleka szczurów w okresie laktacji. Po podaniu dożylnym znakowanego izotopowo paklitakselu szczurom w 9. lub 10. dniu po porodzie, stężenia promieniotwórczości w mleku były wyższe niż w osoczu i zmniejszały się równolegle do stężeń w osoczu.
6. DANE FARMACEUTYCZNE
6.1 Wykaz substancji pomocniczych
Roztwór albuminy ludzkiej (zawierający sól sodową kwasu kaprylowego oraz N-acetylo-L-tryptofan).
6.2 Niezgodności farmaceutyczne
Nie mieszać tego produktu leczniczego z innymi produktami leczniczymi, oprócz wymienionych w punkcie 6.6.
6.3 Okres ważności
Nieotwarte fiolki
3 lata
Trwałość odtworzonej dyspersji we fiolce
Wykazano chemiczną i fizyczną trwałość dyspersji przez 24 godziny w temp. 2°C - 8°C w opakowaniu zewnętrznym, przy ochronie przed światłem.
Trwałość odtworzonej dyspersji w worku do infuzji
Wykazano chemiczną i fizyczną trwałość dyspersji przez 24 godziny w temperaturze 2°C - 8°C, a następnie przez 4 godziny w temperaturze 25°C, przy ochronie przed światłem.
Jednak z mikrobiologicznego punktu widzenia, jeśli metoda odtwarzania i napełniania worków do infuzji nie wyklucza ryzyka zanieczyszczenia mikrobiologicznego, produkt należy zużyć natychmiast po odtworzeniu i napełnieniu worków do infuzji.
Jeśli produkt nie zostanie zużyty natychmiast, obowiązkiem użytkownika jest przestrzeganie czasów i warunków przechowywania dyspersji.
Całkowity połączony czas przechowywania odtworzonego produktu leczniczego w fiolce i w worku do infuzji, w przypadku przechowywania w lodówce i ochrony przed światłem, wynosi 24 godziny. Następnie produkt leczniczy można przechowywać w worku do infuzji przez 4 godziny w temperaturze poniżej 25°C.
6.4 Specjalne środki ostrożności podczas przechowywania
Nieotwarte fiolki
Fiolki przechowywać w opakowaniu zewnętrznym, w celu ochrony przed światłem. Chłodzenie lub zamrożenie nie wpływają niekorzystnie na trwałość produktu. Brak szczególnych środków ostrożności dotyczących temperatury przechowywania produktu leczniczego.
Dyspersja po odtworzeniu
Warunki przechowywania produktu leczniczego po odtworzeniu, patrz punkt 6.3.
6.5 Rodzaj i zawartość opakowania
Fiolka 50 ml (szkło typu 1) z korkiem 20 mm (guma bromobutylowa) i nasadką 20 mm (aluminium) z odkręcanym wieczkiem, zawierająca 100 mg paklitakselu w postaci nanocząsteczkowego kompleksu z albuminą.
Rozmiar opakowania: jedna fiolka.
6.6 Specjalne środki ostrożności dotyczące usuwania i przygotowania produktu leczniczego do
stosowania
Ostrzeżenia dotyczące przygotowania i podawania leku
Paklitaksel jest cytotoksycznym produktem leczniczym służącym do leczenia raka. Podobnie jak w przypadku innych substancji potencjalnie toksycznych, z produktem Apexelsin należy obchodzić się z ostrożnością. Zalecane jest stosowanie rękawiczek, okularów ochronnych i odzieży ochronnej. Jeśli dyspersja znajdzie się w kontakcie z naskórkiem, należy natychmiast dokładnie spłukać go wodą z mydłem. Jeśli dyspersja znajdzie się w kontakcie z błonami śluzowymi, należy je dokładnie przepłukać wodą. Produkt Apexelsin powinien być przygotowywany i podawany wyłącznie przez personel odpowiednio przeszkolony w obchodzeniu się z substancjami cytotoksycznymi. Pracownice ciężarne nie powinny pracować z produktem Apexelsin.
W związku z możliwością wynaczynienia, zaleca się dokładną obserwację miejsca infuzji w kierunku możliwego wydostawania się produktu leczniczego poza naczynie podczas podawania. Ograniczenie zgodne z zaleceniem czasu infuzji produktu Apexelsin do 30 minut obniża prawdopodobieństwo wystąpienia działań niepożądanych związanych z infuzją.
Odtwarzanie i podawanie leku
Produkt Apexelsin sprzedawany jest w postaci jałowego liofilizowanego proszku, który należy odtworzyć przed użyciem. Po odtworzeniu dyspersja zawiera 5 mg paklitakselu w postaci nanocząsteczkowego kompleksu z albuminą w każdym mililitrze.
Za pomocą jałowej strzykawki należy powoli wstrzyknąć 20 ml roztworu chlorku sodu o stężeniu 9 mg/ml (0,9%) do fiolki z produktem Apexelsin w ciągu co najmniej 1 minuty.
Roztwór należy kierować na wewnętrzną ściankę fiolki. Nie należy wstrzykiwać roztworu bezpośrednio na proszek, gdyż powoduje to pienienie się.
Po dodaniu roztworu fiolkę należy odstawić na okres co najmniej 5 minut, co pozwala na właściwe zwilżenie proszku. Następnie wolno i delikatnie mieszać zawartość ruchem obrotowym lub odwracając fiolkę do góry dnem, przez co najmniej 2 minuty, do momentu całkowitego zawieszenia proszku. Należy unikać wytworzenia piany. Jeśli wytworzy się piana lub bryłki, zawartość należy odstawić na co najmniej 15 minut do czasu opadnięcia piany.
Dyspersja po odtworzeniu powinna być mleczna i jednorodna, bez widocznego osadu. Może nastąpić nieznaczne osiadanie odtworzonej dyspersji. Jeśli pojawi się strąt lub osad, fiolkę należy ponownie ostrożnie odwrócić do góry dnem, aby zapewnić całkowite odtworzenie dyspersji.
Dyspersję znajdującą się w fiolce należy dokładnie sprawdzić na obecność cząstek stałych. Nie należy podawać dyspersji, jeżeli w fiolce znajdują się cząstki stałe.
Należy obliczyć dokładną objętość dyspersji o stężeniu 5 mg/ml wymaganą do podania pacjentowi i przenieść strzykawką odpowiednią ilość odtworzonej dyspersji produktu Apexelsin do pustego, jałowego worka do infuzji dożylnych (z PVC lub z innego materiału).
Wykorzystanie do przygotowania lub podawania produktu Apexelsin przyrządów medycznych, w których jako lubrykant stosuje się olej silikonowy (tj. strzykawek oraz worków do infuzji dożylnych), może prowadzić do tworzenia się strątów białkowych. Produkt Apexelsin należy podawać poprzez zestaw do infuzji zawierający filtr 15 μm, aby uniknąć podania opisanych strątów. Wykorzystanie filtra 15 μm zapewnia usunięcie strątów, nie zmieniając jednocześnie fizycznych lub chemicznych właściwości produktu przygotowanego do użycia.
Stosowanie filtrów o porach mniejszych niż 15 μm może prowadzić do zatkania filtra.
Do przygotowania i infuzji produktu Apexelsin nie są wymagane specjalistyczne pojemniki ani zestawy niezawierające ftalanu bis(2-etyloheksylu) (DEHP).
Po podaniu zaleca się przepłukać linię dożylną 9 mg/ml (0,9%) roztworem sodu chlorku do wstrzykiwań, aby zapewnić całkowite podanie dawki.
Wszelkie niewykorzystane resztki produktu lub jego odpady należy usunąć zgodnie z lokalnymi przepisami.
7. PODMIOT ODPOWIEDZIALNY POSIADAJĄCY POZWOLENIE NA DOPUSZCZENIE DO OBROTU
WhiteOak Pharmaceutical B.V.
Teleportboulevard 130,
Amsterdam, 1043 EJ,
Holandia
8. NUMERY POZWOLEŃ NA DOPUSZCZENIE DO OBROTU
EU/1/24/1835/001
9. DATA WYDANIA PIERWSZEGO POZWOLENIA NA DOPUSZCZENIE DO OBROTU
I DATA PRZEDŁUŻENIA POZWOLENIA
Data wydania pierwszego pozwolenia na dopuszczenie do obrotu: 24 lipca 2024
10. DATA ZATWIERDZENIA LUB CZĘŚCIOWEJ ZMIANY TEKSTU
CHARAKTERYSTYKI PRODUKTU LECZNICZEGO
Szczegółowe informacje o tym produkcie leczniczym są dostępne na stronie internetowej Europejskiej Agencji Leków https://www.ema.europa.eu
Więcej informacji o leku Apexelsin