


Charakterystyka produktu leczniczego - Alunbrig
1. NAZWA PRODUKTU LECZNICZEGO
Alunbrig 30 mg, tabletki powlekane
Alunbrig 90 mg, tabletki powlekane
Alunbrig 180 mg, tabletki powlekane
2. SKŁAD JAKOŚCIOWY I ILOŚCIOWY
Alunbrig 30 mg, tabletki powlekane
Każda tabletka powlekana zawiera 30 mg brygatynibu.
Substancja pomocnicza o znanym działaniu
Każda tabletka powlekana zawiera 56 mg laktozy jednowodnej.
Alunbrig 90 mg, tabletki powlekane
Każda tabletka powlekana zawiera 90 mg brygatynibu.
Substancja pomocnicza o znanym działaniu
Każda tabletka powlekana zawiera 168 mg laktozy jednowodnej.
Alunbrig 180 mg, tabletki powlekane
Każda tabletka powlekana zawiera 180 mg brygatynibu.
Substancja pomocnicza o znanym działaniu
Każda tabletka powlekana zawiera 336 mg laktozy jednowodnej.
Pełny wykaz substancji pomocniczych, patrz punkt 6.1.
3. POSTAĆ FARMACEUTYCZNA
Tabletka powlekana (tabletka).
Alunbrig 30 mg, tabletki powlekane
Okrągła, biała lub prawie biała tabletka powlekana o średnicy około 7 mm z wytłoczonym oznakowaniem „U3” po jednej stronie i gładka po drugiej stronie.
Alunbrig 90 mg, tabletki powlekane
Owalna, biała lub prawie biała tabletka powlekana o długości około 15 mm z wytłoczonym oznakowaniem „U7” po jednej stronie i gładka po drugiej stronie.
Alunbrig 180 mg, tabletki powlekane
Owalna, biała lub prawie biała tabletka powlekana o długości około 19 mm z wytłoczonym oznakowaniem „U13” po jednej stronie i gładka po drugiej stronie.
4. SZCZEGÓŁOWE DANE KLINICZNE
4.1 Wskazania do stosowania
Alunbrig jest wskazany do stosowania w monoterapii u dorosłych pacjentów z ALK-dodatnim (ALK, ang. anaplastic lymphoma kinase – kinaza chłoniaka anaplastycznego) zaawansowanym niedrobnokomórkowym rakiem płuca (NDRP), nieleczonych wcześniej inhibitorem ALK.
Alunbrig jest wskazany do stosowania w monoterapii u dorosłych pacjentów z ALK-dodatnim zaawansowanym NDRP, leczonych wcześniej kryzotynibem.
4.2 Dawkowanie i sposób podawania
Leczenie produktem leczniczym Alunbrig należy rozpocząć i prowadzić pod kontrolą lekarza posiadającego doświadczenie w leczeniu lekami przeciwnowotworowymi.
Obecność ALK-dodatniego NDRP należy potwierdzić przed rozpoczęciem leczenia produktem leczniczym Alunbrig. Do wyodrębnienia pacjentów z ALK-dodatnim NDRP konieczne jest wykonanie zwalidowanego testu w kierunku ALK (patrz punkt 5.1). Ocenę ALK-dodatniego NDRP należy przeprowadzić w laboratorium z potwierdzonym doświadczeniem w specjalistycznej technologii, która jest wykorzystywana w takich badaniach.
Dawkowanie
Zalecana dawka początkowa produktu leczniczego Alunbrig wynosi 90 mg raz na dobę przez pierwsze 7 dni, następnie 180 mg raz na dobę.
Jeśli leczenie produktem leczniczym Alunbrig zostanie przerwane na 14 dni lub dłużej z powodów innych niż działania niepożądane, leczenie należy wznowić w dawce 90 mg raz na dobę przez 7 dni, a następnie zwiększyć dawkę do dawki wcześniej tolerowanej.
Jeśli dawka zostanie pominięta lub wystąpią wymioty, nie należy podawać dodatkowej dawki, a kolejną dawkę należy przyjąć w planowanym czasie.
Leczenie należy kontynuować dopóki obserwuje się korzyści kliniczne u pacjenta.
Dostosowanie dawkowania
Przerwanie leczenia i (lub) zmniejszenie dawki może być konieczne w zależności od bezpieczeństwa stosowania i tolerancji u poszczególnych pacjentów.
Stopnie zmniejszania dawki produktu leczniczego Alunbrig przedstawiono w Tabeli 1.
Tabela 1: Zalecane stopnie zmniejszania dawki produktu leczniczego Alunbrig
| Dawka | Stopnie zmniejszania dawki | ||
| Pierwszy | Drugi | Trzeci | |
| 90 mg raz na dobę (pierwsze 7 dni) | Zmniejszenie do 60 mg raz na dobę. | Całkowite odstawienie produktu leczniczego. | Nie dotyczy. |
| 180 mg raz na dobę | Zmniejszenie do 120 mg raz na dobę. | Zmniejszenie do 90 mg raz na dobę. | Zmniejszenie do 60 mg raz na dobę. |
Alunbrig należy całkowicie odstawić, jeśli pacjent nie jest w stanie tolerować dawki 60 mg raz na dobę.
Zalecenia dotyczące dostosowania dawki produktu leczniczego Alunbrig w związku z wystąpieniem działań niepożądanych podano w Tabeli 2.
Tabela 2: Zalecane dostosowanie dawki produktu leczniczego Alunbrig w przypadku wystąpienia działań niepożądanych
| Działanie niepożądane | Nasilenie* | Dostosowanie dawki |
| Idiopatyczne śródmiąższowe zapalenie płuc (niezakaźne zapalenie płuc) |
|
|
|
| |
|
|
| Działanie niepożądane | Nasilenie* | Dostosowanie dawki |
| Nadciśnienie tętnicze | Nadciśnienie tętnicze 3. stopnia (ciśnienie skurczowe ≥ 160 mmHg lub ciśnienie rozkurczowe ≥ 100 mmHg, wskazane leczenie, stosowanie więcej niż jednego leku przeciwnadciśnieniowego lub bardziej intensywnego leczenia niż wcześniej wskazane) |
|
| Nadciśnienie tętnicze 4. stopnia (powikłania zagrażające życiu – wskazane pilne leczenie) |
|
| Działanie niepożądane | Nasilenie* | Dostosowanie dawki |
Bradykardia (częstość akcji serca poniżej 60 uderzeń/min) | Objawowa bradykardia |
|
| Bradykardia z następstwami zagrażającymi życiu, wskazane pilne leczenie |
|
| Działanie niepożądane | Nasilenie* | Dostosowanie dawki |
| Zwiększenie aktywności fosfokinazy kreatynowej (CPK) | Zwiększenie aktywności CPK 3. lub 4. stopnia (> 5,0 × GGN) w połączeniu z bólem lub osłabieniem mięśni stopnia ≥ 2. |
|
| Zwiększenie aktywności lipazy lub amylazy | Zwiększenie aktywności lipazy lub amylazy 3. stopnia (> 2,0 × GGN) |
|
Zwiększenie aktywności lipazy lub amylazy 4. stopnia (> 5,0 x GGN) |
| |
Hepato- toksyczność | Zwiększenie aktywności do ≥ 3. stopnia (> 5,0 × GGN) aminotransferazy alaninowej (AlAT) lub aminotransferazy asparaginianowej (AspAT) ze stężeniem bilirubiny wynoszącym ≤ 2 × GGN |
|
Zwiększenie aktywności ≥ 2. stopnia (> 3 × GGN) AlAT lub AspAT z jednoczesnym zwiększeniem stężenia całkowitej bilirubiny > 2 × GGN przy braku cholestazy lub hemolizy |
|
| Działanie niepożądane | Nasilenie* | Dostosowanie dawki |
| Hiperglikemia | W przypadku 3. stopnia (ponad 250 mg/dl lub 13,9 mmol/l) lub większej |
|
| Zaburzenia widzenia |
|
|
|
| |
| Inne działania niepożądane |
|
|
|
| |
| CPK = fosfokinaza kreatynowa; GGN = górna granica normy | ||
*Stopień według Standardowych Kryteriów Terminologicznych Działań Niepożądanych Narodowego Instytutu Raka (ang. National Cancer Institute Common Terminology Criteria for Adverse Events). wersja 4.0 (NCI CTCAE v. 4).
Szczególne grupy pacjentów
Pacjenci w podeszłym wieku
Ograniczone dane dotyczące bezpieczeństwa stosowania i skuteczności produktu leczniczego Alunbrig u pacjentów w wieku 65 lat i starszych sugerują, że nie jest konieczne dostosowanie dawki u pacjentów w podeszłym wieku (patrz punkt 4.8). Brak dostępnych danych dotyczących stosowania u pacjentów w wieku powyżej 85 lat.
Zaburzenia czynności wątroby
U pacjentów z łagodnymi zaburzeniami czynności wątroby (klasa A w skali Childa-Pugha) lub z umiarkowanymi zaburzeniami czynności wątroby (klasa B w skali Childa-Pugha) nie jest konieczne dostosowanie dawki produktu leczniczego Alunbrig. U pacjentów z ciężkimi zaburzeniami czynności wątroby (klasa C w skali Childa-Pugha) zaleca się zmniejszenie dawki początkowej do 60 mg raz na dobę przez pierwszych 7 dni, a następnie podawanie dawki 120 mg raz na dobę (patrz punkt 5.2).
Zaburzenia czynności nerek
U pacjentów z łagodnymi lub umiarkowanymi zaburzeniami czynności nerek (szacunkowa szybkość filtracji kłębuszkowej (eGFR) ≥ 30 ml/min) nie jest konieczne dostosowanie dawki. U pacjentów z ciężkimi zaburzeniami czynności nerek (eGFR < 30 ml/min) zaleca się zmniejszenie dawki początkowej do 60 mg raz na dobę przez pierwszych 7 dni, a następnie podawanie dawki 90 mg raz na dobę (patrz punkt 5.2). Pacjentów z ciężkimi zaburzeniami czynności nerek należy objąć ścisłą obserwacją w celu wykrycia nowych lub nasilenia się dotychczasowych objawów ze strony układu oddechowego, które mogą wskazywać na idiopatyczne śródmiąższowe zapalenie płuc /niezakaźne zapalenie płuc (np. duszność, kaszel itp.), w szczególności w pierwszym tygodniu leczenia (patrz punkt 4.4).
Dzieci i młodzież
Nie określono bezpieczeństwa stosowania ani skuteczności produktu leczniczego Alunbrig u dzieci i młodzieży w wieku poniżej 18 lat. Dane nie są dostępne.
Sposób podawania
Alunbrig jest przeznaczony do podawania doustnego. Tabletki należy połykać w całości i popijać wodą. Alunbrig można przyjmować niezależnie od posiłków.
Grejpfruty lub sok grejpfrutowy mogą zwiększać stężenia brygatynibu w osoczu i dlatego należy unikać ich spożywania (patrz punkt 4.5).
4.3 Przeciwwskazania
Nadwrażliwość na substancję czynną lub na którąkolwiek substancję pomocniczą wymienioną w punkcie 6.1.
4.4 Specjalne ostrzeżenia i środki ostrożności dotyczące stosowania
Działania niepożądane dotyczące płuc
U pacjentów leczonych produktem leczniczym Alunbrig mogą wystąpić ciężkie, zagrażające życiu i prowadzące do zgonu działania niepożądane dotyczące płuc, w tym przebiegające z objawami typowymi dla idiopatycznego śródmiąższowego zapalenia płuc /niezakaźnego zapalenia płuc (patrz punkt 4.8).
Większość działań niepożądanych dotyczących płuc obserwowano w pierwszych 7 dniach leczenia. Działania niepożądane dotyczące płuc 1-2 stopnia ustępowały po przerwaniu leczenia lub po dostosowaniu dawki. Zwiększony odsetek takich działań niepożądanych dotyczących płuc wiązał się albo z zaawansowanym wiekiem pacjenta, albo z krótszą przerwą (mniej niż 7 dni) pomiędzy przyjęciem ostatniej dawki kryzotynibu a przyjęciem pierwszej dawki produktu leczniczego Alunbrig. Te czynniki należy uwzględnić podczas rozpoczynania leczenia produktem leczniczym Alunbrig. Pacjenci z idiopatycznym śródmiąższowym zapaleniem płuc lub niezakaźnym polekowym zapaleniem płuc byli wyłączeni z udziału w zasadniczych badaniach klinicznych.
U niektórych pacjentów niezakaźne zapalenie płuc występowało w późniejszym czasie podczas leczenia produktem leczniczym Alunbrig.
Pacjentów należy obserwować w celu wykrycia nowych lub nasilenia się dotychczasowych objawów ze strony układu oddechowego (np. duszność, kaszel itp.), w szczególności w pierwszym tygodniu leczenia. Objawy niezakaźnego zapalenia płuc u każdego pacjenta z nasileniem objawów ze strony układu oddechowego należy niezwłocznie zbadać. Jeśli podejrzewa się niezakaźne zapalenie płuc, należy wstrzymać podawanie dawek produktu leczniczego Alunbrig i ocenić pacjenta w zakresie innych przyczyn objawów (np. zator tętnicy płucnej, progresja nowotworu i zakaźne zapalenie płuc). Dawkę należy odpowiednio dostosować (patrz punkt 4.2).
Nadciśnienie tętnicze
U pacjentów leczonych produktem leczniczym Alunbrig występowało nadciśnienie tętnicze (patrz punkt 4.8).
W trakcie leczenia produktem leczniczym Alunbrig należy regularnie kontrolować ciśnienie krwi. Nadciśnienie tętnicze należy leczyć zgodnie ze standardowymi wytycznymi dotyczącymi kontrolowania ciśnienia krwi. Częstość pracy serca należy kontrolować częściej u pacjentów, którzy jednocześnie muszą przyjmować produkt leczniczy o znanym działaniu powodującym bradykardię. W przypadku ciężkiego nadciśnienia tętniczego (≥ 3. stopnia), należy wstrzymać podawanie produktu leczniczego Alunbrig do czasu powrotu nadciśnienia tętniczego do 1. stopnia lub do stanu początkowego. Dawkę należy odpowiednio dostosować (patrz punkt 4.2).
Bradykardia
U pacjentów leczonych produktem leczniczym Alunbrig występowała bradykardia (patrz punkt 4.8). Należy zachować ostrożność podczas podawania produktu leczniczego Alunbrig w skojarzeniu z innymi lekami o znanym działaniu powodującym bradykardię. Należy regularnie monitorować częstość pracy serca i ciśnienie tętnicze krwi.
Jeśli pojawi się bradykardia objawowa, należy wstrzymać podawanie produktu leczniczego Alunbrig i ocenić jednoczesne podawanie produktów leczniczych o znanym działaniu powodującym bradykardię. Po uzyskaniu powrotu dawkę należy odpowiednio dostosować (patrz punkt 4.2). W przypadku bradykardii zagrażającej życiu, jeśli nie stwierdzono, że przyczyną jest inny, jednocześnie podawany lek, lub w przypadku nawrotu bradykardii należy przerwać leczenie produktem leczniczym Alunbrig (patrz punkt 4.2).
Zaburzenia widzenia
U pacjentów leczonych produktem leczniczym Alunbrig występowały działania niepożądane w postaci zaburzeń widzenia (patrz punkt 4.8). Należy poinformować pacjentów o konieczności zgłaszania wszystkich objawów dotyczących wzroku. W przypadku wystąpienia nowych lub nasilenia się ciężkich objawów dotyczących wzroku należy rozważyć badanie okulistyczne i zmniejszenie dawki leku (patrz punkt 4.2).
Zwiększenie aktywności fosfokinazy kreatynowej (CPK)
U pacjentów leczonych produktem leczniczym Alunbrig występowało zwiększenie aktywności CPK (patrz punkt 4.8). Należy poinformować pacjentów o konieczności zgłaszania wszelkich nieoczekiwanych bólów mięśni, tkliwości lub osłabienia. Podczas leczenia produktem leczniczym Alunbrig należy regularnie kontrolować aktywność CPK. W zależności od stopnia zwiększenia aktywności CPK oraz ewentualnego współwystępowania bólu lub osłabienia mięśni, leczenie produktem leczniczym Alunbrig należy wstrzymać i odpowiednio dostosować dawkę produktu leczniczego (patrz punkt 4.2).
Zwiększenie aktywności enzymów trzustkowych
U pacjentów leczonych produktem leczniczym Alunbrig występowało zwiększenie aktywności amylazy i lipazy (patrz punkt 4.8). W trakcie leczenia produktem leczniczym Alunbrig należy regularnie kontrolować aktywność lipazy i amylazy. W zależności od nasilenia nieprawidłowości w wynikach badań laboratoryjnych, leczenie produktem leczniczym Alunbrig należy wstrzymać i odpowiednio dostosować dawkę produktu leczniczego (patrz punkt 4.2).
Hepatotoksyczność
U pacjentów leczonych produktem leczniczym Alunbrig występowało zwiększenie aktywności enzymów wątrobowych (aminotransferazy asparaginianowej, aminotransferazy alaninowej) i stężenia bilirubiny (patrz punkt 4.8). Czynność wątroby, w tym aktywność AspAT, AlAT i stężenie bilirubiny całkowitej, należy ocenić przed rozpoczęciem leczenia produktem leczniczym Alunbrig, a następnie co 2 tygodnie przez pierwsze 3 miesiące leczenia. Następnie należy regularnie prowadzić monitorowanie. W zależności od nasilenia nieprawidłowości w wynikach badań laboratoryjnych, leczenie należy wstrzymać i odpowiednio dostosować dawkę produktu leczniczego (patrz punkt 4.2).
Hiperglikemia
U pacjentów leczonych produktem leczniczym Alunbrig występowało zwiększenie stężenia glukozy w surowicy. Stężenie glukozy w surowicy na czczo należy ocenić przed rozpoczęciem leczenia produktem leczniczym Alunbrig, a następnie okresowo je kontrolować. W razie konieczności należy rozpocząć podawanie lub dostosować dawkę leków hipoglikemizujących. Jeśli za pomocą optymalnego leczenia farmakologicznego nie można osiągnąć odpowiedniej kontroli hiperglikemii, podawanie produktu leczniczego Alunbrig należy wstrzymać do czasu osiągnięcia odpowiedniej kontroli glikemii. Po uzyskaniu poprawy podawanie produktu leczniczego Alunbrig można wznowić w mniejszej dawce zgodnie z Tabelą 1 lub całkowicie go odstawić.
Interakcje z innymi produktami leczniczymi
Należy unikać jednoczesnego stosowania produktu leczniczego Alunbrig z silnymi inhibitorami CYP3A. Jeśli nie można uniknąć jednoczesnego stosowania silnych inhibitorów CYP3A, dawkę produktu leczniczego Alunbrig należy zmniejszyć ze 180 mg do 90 mg lub z 90 mg do 60 mg. Po odstawieniu silnego inhibitora CYP3A należy wznowić podawanie produktu leczniczego Alunbrig w dawce, która była tolerowana przed rozpoczęciem podawania silnego inhibitora CYP3A.
Należy unikać jednoczesnego stosowania produktu leczniczego Alunbrig z silnymi i umiarkowanymi induktorami CYP3A (patrz punkt 4.5). Jeśli nie można uniknąć jednoczesnego stosowania leków umiarkowanie indukujących CYP3A, dawkę produktu leczniczego Alunbrig można zwiększać o 30 mg co 7 dni w stosunku do dotychczas tolerowanej dawki produktu leczniczego Alunbrig, maksymalnie do dwukrotnej dawki produktu leczniczego Alunbrig, która była tolerowana przed rozpoczęciem podawania leku umiarkowanie indukującego CYP3A. Po odstawieniu leku umiarkowanie indukującego CYP3A należy wznowić podawanie produktu leczniczego Alunbrig w dawce, która była tolerowana przed rozpoczęciem podawania leku umiarkowanie indukującego CYP3A.
Nadwrażliwość na światło i fotodermatoza
U pacjentów leczonych produktem leczniczym Alunbrig występowała nadwrażliwość na światło (patrz punkt 4.8). Pacjentom należy zalecić, aby unikali długotrwałej ekspozycji na światło słoneczne w trakcie przyjmowania produktu leczniczego Alunbrig i przez co najmniej 5 dni po przerwaniu leczenia. Należy poinstruować pacjentów, aby podczas przebywania na zewnątrz nosili nakrycie głowy i odzież chroniącą skórę oraz stosowali krem z filtrem przeciwsłonecznym chroniącym przed szerokim spektrum promieniowania UVA/UVB i balsam do ust (SPF ≥ 30), w celu ochrony przed potencjalnymi oparzeniami słonecznymi. W przypadku wystąpienia ciężkich reakcji nadwrażliwości na światło (≥ 3. stopnia) należy wstrzymać stosowanie produktu leczniczego Alunbrig do czasu poprawy do stanu przed rozpoczęciem stosowania produktu. Dawkę należy odpowiednio dostosować (patrz punkt 4.2).
Płodność
Kobiety w wieku rozrodczym należy poinformować o konieczności stosowania skutecznej niehormonalnej metody antykoncepcji podczas leczenia produktem leczniczym Alunbrig oraz przez co najmniej 4 miesiące po przyjęciu ostatniej dawki tego produktu. Mężczyzn mających partnerki w wieku rozrodczym należy poinformować o konieczności stosowania skutecznej metody antykoncepcji podczas leczenia oraz przez co najmniej 3 miesiące po przyjęciu ostatniej dawki produktu leczniczego Alunbrig (patrz punkt 4.6).
Laktoza
Alunbrig zawiera laktozę jednowodną. Lek nie powinien być stosowany u pacjentów z rzadko występującą dziedziczną nietolerancją galaktozy, brakiem laktazy lub zespołem złego wchłaniania glukozy-galaktozy.
Sód
Ten produkt leczniczy zawiera mniej niż 1 mmol (23 mg) sodu na tabletkę, to znaczy lek uznaje się za „wolny od sodu”.
4.5 Interakcje z innymi produktami leczniczymi i inne rodzaje interakcji
Leki mogące zwiększyć stężenie brygatynibu w osoczu
Inhibitory CYP3A
W badaniach in vitro wykazano, że brygatynib jest substratem CYP3A4/5. U zdrowych ochotników podanie kilku dawek itrakonazolu, będącego silnym inhibitorem CYP3A, wynoszących 200 mg dwa razy na dobę w skojarzeniu z pojedynczą dawką 90 mg brygatynibu zwiększało wartość Cmax brygatynibu o 21%, wartość AUC0-INF o 101% (2-krotnie), a wartość AUC0-120 o 82% (< 2-krotnie) w porównaniu do brygatynibu w dawce 90 mg podanego w monoterapii. Należy unikać podawania produktu leczniczego Alunbrig jednocześnie z silnymi inhibitorami CYP3A, w tym m.in. niektórymi lekami przeciwwirusowymi (np. indynawir, nelfinawir, rytonawir, sakwinawir), antybiotykami makrolidowymi (np. klarytromycyna, telitromycyna, troleandomycyna), lekami przeciwgrzybiczymi (np. ketokonazol, worykonazol) i nefazodonem. Jeśli nie można uniknąć jednoczesnego stosowania silnych inhibitorów CYP3A, dawkę produktu leczniczego Alunbrig należy zmniejszyć o około 50% (tj. ze 180 mg do 90 mg lub z 90 mg do 60 mg). Po odstawieniu silnego inhibitora CYP3A należy wznowić podawanie produktu leczniczego Alunbrig w dawce, która była tolerowana przed rozpoczęciem podawania silnego inhibitora cytochromu CYP3A.
Umiarkowane inhibitory cytochromu CYP3A (np. diltiazem i werapamil) mogą zwiększać wartość AUC brygatynibu o około 40%, jak ustalono na podstawie symulacji w fizjologicznym modelu farmakokinetycznym. Nie jest konieczne dostosowanie dawki produktu leczniczego Alunbrig stosowanego w skojarzeniu z umiarkowanymi inhibitorami CYP3A. Pacjentów należy objąć ścisłą obserwacją podczas stosowania produktu leczniczego Alunbrig w skojarzeniu z umiarkowanymi inhibitorami CYP3A.
Grejpfruty lub sok grejpfrutowy mogą również zwiększać stężenie brygatynibu w osoczu i dlatego należy unikać ich spożywania (patrz punkt 4.2).
Inhibitory CYP2C8
W badaniach in vitro wykazano, że brygatynib jest substratem cytochromu CYP2C8. U zdrowych ochotników podanie kilku dawek gemfibrozylu, będącego silnym inhibitorem cytochromu CYP2C8, w dawce 600 mg dwa razy na dobę w skojarzeniu z pojedynczą dawką 90 mg brygatynibu zmniejszało wartość Cmax brygatynibu o 41%, wartość AUC0-INF o 12%, a wartość AUC0-120 o 15% w porównaniu do brygatynibu w dawce 90 mg podanego w monoterapii. Wpływ gemfibrozylu na farmakokinetykę brygatynibu nie jest klinicznie istotny, a mechanizm leżący u podłoża zmniejszenia narażenia na brygatynib nie jest znany. Nie jest konieczne dostosowanie dawki podczas jednoczesnego stosowania z silnymi inhibitorami cytochromu CYP2C8.
Inhibitory P-gp i BCRP
Brygatynib jest substratem glikoproteiny P (P-gp) i białka oporności raka piersi (BCRP) w badaniach in vitro. Biorąc pod uwagę fakt, że brygatynib wykazuje dużą rozpuszczalność i dużą przepuszczalność, nie przewiduje się, aby hamowanie P-gp i BCRP powodowało klinicznie istotną zmianę ekspozycji ogólnoustrojowej na brygatynib. Nie jest konieczne dostosowanie dawki produktu leczniczego Alunbrig podczas jednoczesnego stosowania z inhibitorami P-gp i BCRP.
Leki mogące zmniejszyć stężenie brygatynibu w osoczu
Induktory CYP3A
U zdrowych ochotników podanie kilku dawek ryfampicyny, będącej silnym lekiem indukującym CYP3A, wynoszących 600 mg na dobę w skojarzeniu z pojedynczą dawką 180 mg brygatynibu zmniejszało wartość Cmax brygatynibu o 60%, wartość AUC0-INF o 80% (5-krotnie), a wartość AUC0-120
o 80% (5-krotnie) w porównaniu do brygatynibu w dawce 180 mg podanego w monoterapii. Należy unikać stosowania silnych leków indukujących CYP3A, w tym m.in. ryfampicyny, karbamazepiny, fenytoiny, ryfabutyny, fenobarbitalu i ziela dziurawca, w skojarzeniu z produktem leczniczym Alunbrig.
Umiarkowane leki indukujące CYP3A mogą zmniejszać wartość AUC brygatynibu o około 50%, jak ustalono na podstawie symulacji w fizjologicznym modelu farmakokinetycznym. Należy unikać stosowania umiarkowanych leków indukujących CYP3A, w tym m.in. efawirenzu, modafinilu, bozentanu, etrawiryny i nafcyliny, w skojarzeniu z produktem leczniczym Alunbrig. Jeśli nie można uniknąć jednoczesnego stosowania leków umiarkowanie indukujących CYP3A, dawkę produktu leczniczego Alunbrig można zwiększać o 30 mg co 7 dni w stosunku do dotychczas tolerowanej dawki produktu leczniczego Alunbrig, maksymalnie do dwukrotnej dawki produktu leczniczego Alunbrig, która była tolerowana przed rozpoczęciem podawania leku umiarkowanie indukującego CYP3A. Po odstawieniu leku umiarkowanie indukującego CYP3A należy wznowić podawanie produktu leczniczego Alunbrig w dawce, która była tolerowana przed rozpoczęciem podawania leku umiarkowanie indukującego CYP3A.
Leki, których stężenie w osoczu może być zmniejszone przez brygatynib
Substraty CYP3A
W badaniach in vitro w hepatocytach wykazano, że brygatynib jest lekiem indukującym CYP3A4. U pacjentów z nowotworem jednoczesne, wielokrotne podawanie dawek 180 mg produktu leczniczego Alunbrig na dobę z pojedynczą dawką doustną 3 mg midazolamu, wrażliwego substratu CYP3A, powodowało zmniejszenie wartości Cmax midazolamu o 16%, AUC0-INF o 26% i AUC0-last o 30% w porównaniu do podawania samego midazolamu w dawce doustnej 3 mg. Brygatynib zmniejsza stężenia w osoczu jednocześnie podawanych produktów leczniczych, które są metabolizowane głównie przez cytochrom CYP3A. Dlatego należy unikać jednoczesnego podawania produktu leczniczego Alunbrig z substratami cytochromu CYP3A o wąskim indeksie terapeutycznym (np. alfentanyl, fentanyl, chinidyna, cyklosporyna, syrolimus, takrolimus), ponieważ ich skuteczność może być zmniejszona.
Alunbrig może również indukować inne enzymy i transportery (np. CYP2C, P-gp) za pośrednictwem tego samego mechanizmu, który odpowiada za indukowanie cytochromu CYP3A (np. aktywacja receptora X pregnanu).
Substraty transporterów
Podawanie brygatynibu w skojarzeniu z substratami P-gp (np. digoksyna, dabigatran, kolchicyna, prawastatyna), BCRP (np. metotreksat, rozuwastatyna, sulfasalazyna), transporterem kationów organicznych 1 (OCT1), transporterami usuwania wielu leków i toksyn 1 (MATE1) i 2K (MATE2K) może zwiększać ich stężenia w osoczu. Pacjenci powinni być objęci ścisłą obserwacją, jeśli Alunbrig jest podawany w skojarzeniu z substratami tych transporterów o wąskim indeksie terapeutycznym (np. digoksyna, dabigatran, metotreksat).
4.6 Wpływ na płodność, ciążę i laktację
Kobiety w wieku rozrodczym/antykoncepcja u kobiet i mężczyzn
Kobiety w wieku rozrodczym należy poinformować o konieczności niezachodzenia w ciążę podczas leczenia produktem leczniczym Alunbrig, a mężczyzn należy poinformować o konieczności powstrzymania się od prokreacji podczas leczenia produktem leczniczym Alunbrig. Kobiety w wieku rozrodczym należy poinformować o konieczności stosowania niehormonalnej metody antykoncepcji podczas leczenia produktem leczniczym Alunbrig oraz przez co najmniej 4 miesiące po przyjęciu ostatniej dawki tego produktu. Mężczyzn mających partnerki w wieku rozrodczym należy poinformować o konieczności stosowania skutecznej metody antykoncepcji podczas leczenia oraz przez co najmniej 3 miesiące po przyjęciu ostatniej dawki produktu leczniczego Alunbrig.
Ciąża
Alunbrig może powodować uszkodzenie płodu, jeśli jest stosowany u kobiety w ciąży. Badania na zwierzętach wykazały szkodliwy wpływ na reprodukcję (patrz punkt 5.3). Brak danych klinicznych dotyczących stosowania produktu leczniczego Alunbrig u kobiet w ciąży. Produktu leczniczego Alunbrig nie wolno stosować w okresie ciąży, chyba że stan kliniczny kobiety wymaga podawania tego produktu. Jeśli produkt leczniczy Alunbrig jest stosowany w okresie ciąży lub jeśli pacjentka zajdzie w ciążę podczas przyjmowania produktu, należy poinformować ją o potencjalnym zagrożeniu dla płodu.
Karmienie piersią
Nie wiadomo, czy Alunbrig przenika do mleka ludzkiego. Na podstawie dostępnych danych nie można wykluczyć potencjalnego przenikania do mleka ludzkiego. Należy przerwać karmienie piersią podczas leczenia produktem leczniczym Alunbrig.
Płodność
Brak dostępnych danych z badań prowadzonych z udziałem ludzi dotyczących wpływu produktu leczniczego Alunbrig na płodność. Z badań toksyczności po podaniu wielokrotnym u samców zwierząt wynika, że Alunbrig może powodować zmniejszenie płodności u samców (patrz punkt 5.3). Kliniczne znaczenie tych obserwacji dla płodności u ludzi nie jest znane.
4.7 Wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn
Alunbrig wywiera niewielki wpływ na zdolność prowadzenia pojazdów i obsługiwania maszyn. Jednak należy zachować ostrożność podczas prowadzenia pojazdów i obsługiwania maszyn, ponieważ podczas stosowania produktu leczniczego Alunbrig u pacjentów mogą wystąpić zaburzenia widzenia, zawroty głowy lub zmęczenie.
4.8 Działania niepożądane
Podsumowanie profilu bezpieczeństwa
Najczęściej zgłaszanymi działaniami niepożądanymi (≥ 25%) u pacjentów leczonych produktem leczniczym Alunbrig w zalecanym schemacie dawkowania były: zwiększenie aktywności AspAT, zwiększenie aktywności CPK, hiperglikemia, zwiększenie aktywności lipazy, hiperinsulinemia, biegunka, zwiększenie aktywności AlAT, zwiększenie aktywności amylazy, niedokrwistość, nudności, zmęczenie, hipofosfatemia, zmniejszenie liczby limfocytów, kaszel, zwiększona aktywność fosfatazy alkalicznej, wysypka, wydłużenie APTT, bóle mięśni, ból głowy, nadciśnienie tętnicze, zmniejszona liczba krwinek białych, duszność i wymioty.
Najczęściej zgłaszanymi ciężkimi działaniami niepożądanymi (≥ 2%) obserwowanymi u pacjentów leczonych produktem leczniczym Alunbrig w zalecanym schemacie dawkowania, oprócz działań związanych z progresją nowotworu, były: zapalenie płuc, niezakaźne zapalenie płuc, duszność i gorączka.
Tabelaryczne zestawienie działań niepożądanych
Dane opisane poniżej odzwierciedlają ekspozycję na Alunbrig w zalecanym schemacie dawkowania w trzech badaniach klinicznych: badaniu fazy III (ALTA 1L) obejmującym pacjentów z zaawansowanym ALK-dodatnim NDRP nie leczonych wcześniej inhibitorem ALK (n = 136), badaniu fazy II (ALTA) obejmującym pacjentów leczonych produktem leczniczym Alunbrig z ALK-dodatnim NDRP, u których uprzednio doszło do progresji podczas leczenia kryzotynibem (n = 110), oraz rozszerzonym badaniu fazy I/II z eskalacją dawki obejmującym pacjentów z zaawansowanymi nowotworami złośliwymi (n = 28). Mediana czasu trwania ekspozycji u pacjentów otrzymujących Alunbrig w zalecanym schemacie dawkowania w tych badaniach wyniosła 21,8 miesiąca.
Zgłaszane działania niepożądane przedstawiono w Tabeli 3 i są one uporządkowane według klasyfikacji układów i narządów, preferowanego terminu i częstości występowania. Częstość występowania określono jako: bardzo często (≥ 1/10), często (≥ 1/100 do < 1/10) i niezbyt często (≥ 1/1 000 do < 1/100). W obrębie każdej grupy o określonej częstości działania niepożądane przedstawiono w porządku malejącym według częstości występowania.
Tabela 3: Działania niepożądane zgłaszane u pacjentów leczonych produktem leczniczym Alunbrig [według Standardowych Kryteriów Terminologicznych Działań Niepożądanych (ang. Common Terminology Criteria for Adverse Events, CTCAE) wersja 4.03] przy stosowaniu schematu 180 mg (N = 274)
| Klasyfikacja układów i narządów | Kategoria częstości | Działania niepożądane† wszystkie stopnie | Działania niepożądane 3.-4. stopnia |
Zakażenia i zarażenia pasożytnicze | Bardzo często | Zapalenie płuca,b Zakażenie górnych dróg oddechowych | |
| Często | Zapalenie płuca | ||
| Zaburzenia krwi i układu chłonnego | Bardzo często | Niedokrwistość Zmniejszenie liczby limfocytów Wydłużenie APTT Zmniejszenie liczby białych krwinek Zmniejszenie liczby neutrofili | Zmniejszenie liczby limfocytów |
| Często | Zmniejszenie liczby płytek krwi | Wydłużenie APTT Niedokrwistość | |
| Niezbyt często | Zmniejszenie liczby neutrofili |
| Klasyfikacja układów i narządów | Kategoria częstości | Działania niepożądane† wszystkie stopnie | Działania niepożądane 3.-4. stopnia |
| Zaburzenia metabolizmu i odżywiania | Bardzo często | Hiperglikemia Hiperinsulinemiac Hipofosfatemia Hipomagnezemia Hiperkalcemia Hiponatremia Hipokaliemia Zmniejszone łaknienie | |
| Często | Hipofosfatemia Hiperglikemia Hiponatremia Hipokaliemia Zmniejszone łaknienie | ||
| Zaburzenia psychiczne | Często | Bezsenność | |
Zaburzenia układu nerwowego | Bardzo często | Ból głowyd Neuropatia obwodowae Zawroty głowy | |
| Często | Zaburzenia pamięci Zaburzenia smaku | Ból głowyd Neuropatia obwodowae | |
| Niezbyt często | Zawroty głowy | ||
| Zaburzenia oka | Bardzo często | Zaburzenia widzeniaf | |
| Często | Zaburzenia widzeniaf | ||
| Zaburzenia serca | Często | Bradykardiag Wydłużenie odstępu QT w zapisie EKG Tachykardiah Kołatanie serca | Wydłużenie odstępu QT w zapisie EKG |
| Niezbyt często | Bradykardiag | ||
| Zaburzenia naczyniowe | Bardzo często | Nadciśnienie tętniczei | Nadciśnienie tętniczei |
Zaburzenia układu oddechowego, klatki piersiowej i śródpiersia | Bardzo często | Kaszel Dusznośćj | |
| Często | Niezakaźne zapalenie płuck | Niezakaźne zapalenie płuck Dusznośćj |
| Klasyfikacja układów i narządów | Kategoria częstości | Działania niepożądane† wszystkie stopnie | Działania niepożądane 3.-4. stopnia |
| Zaburzenia żołądka i jelit | Bardzo często | Zwiększenie aktywności lipazy Biegunka Zwiększenie aktywności amylazy Nudności Wymioty Ból brzuchal Zaparcie Zapalenie jamy ustnejm | Zwiększenie aktywności lipazy |
| Często | Suchość w jamie ustnej Niestrawność Wzdęcie z oddawaniem gazów | Zwiększenie aktywności amylazy Nudności Ból brzuchal Biegunka | |
| Niezbyt często | Zapalenie trzustki | Wymioty Zapalenie jamy ustnejm Niestrawność Zapalenie trzustki | |
| Zaburzenia wątroby i dróg żółciowych | Bardzo często | Zwiększenie aktywności AspAT Zwiększenie aktywności AlAT Zwiększenie aktywności fosfatazy zasadowej | |
| Często | Zwiększenie aktywności dehydrogenazy mleczanowej we krwi Hiperbilirubinemia | Zwiększenie aktywności AlAT Zwiększenie aktywności AspAT Zwiększenie aktywności fosfatazy zasadowej | |
| Niezbyt często | Hiperbilirubinemia | ||
| Zaburzenia skóry i tkanki podskórnej | Bardzo często | Wysypkan Świądo | |
| Często | Suchość skóry Reakcja nadwrażliwości na światłop | Wysypkan Reakcja nadwrażliwości na światłop | |
| Niezbyt często | Suchość skóry Świądo | ||
| Zaburzenia mięśniowo-szkieletowe i tkanki łącznej | Bardzo często | Zwiększenie aktywności CPK we krwi Ból mięśniq Ból stawów | Zwiększenie aktywności CPK we krwi |
| Często | Ból mięśniowo-szkieletowy w klatce piersiowej Ból w kończynach Sztywność mięśniowo-szkieletowa | ||
| Niezbyt często | Ból w kończynach Ból mięśniowo-szkieletowy w klatce piersiowej Ból mięśniq |
Klasyfikacja
układów i
narządów
Kategoria
częstości
Działania niepożądane†
wszystkie stopnie
Działania niepożądane
3.-4. stopnia
Zaburzenia
nerek i dróg
moczowych
Bardzo często Zwiększenie stężenia kreatyni
ny we krwi
Zaburzenia
ogólne i stany
w miejscu
podania
Bardzo często Zmęczenier
Obrzęks
Gorączka
Często Ból w klatce piersiowej
pochodzenia
niekardiologicznego
Dyskomfort w klatce
piersiowej
Ból
Zmęczenier
Niezbyt
często
Gorączka
Obrzęks
Ból w klatce piersiowej pochodzenia pozasercowego Badania
diagnostyczne
Często Zwiększenie stężenia
cholesterolu we krwit
Zmniejszenie masy ciała
Niezbyt
często
Zmniejszenie masy ciała
† Częstości działań niepożądanych leku związanych ze zmianami w wynikach laboratoryjnych badań biochemicznych i hematologicznych określono na podstawie częstości nieprawidłowych odchyleń w wynikach laboratoryjnych w stosunku do wartości początkowych.
a Obejmuje atypowe zapalenie płuc, zapalenie płuc, zachłystowe zapalenie płuc, kryptokokowe zapalenie płuc, zakażenie dolnych dróg oddechowych, wirusowe zakażenie dolnych dróg oddechowych, zakażenie płuc b Obejmuje zdarzenia 5. stopnia
c Bez podania stopnia
d Obejmuje bóle głowy, bóle głowy pochodzenia zatokowego, dyskomfort w obrębie głowy, migrenę, napięciowe bóle głowy
e Obejmuje parestezje, obwodową neuropatię czuciową, nieprawidłowe odczuwanie bodźców, przeczulicę, niedoczulicę, nerwoból, neuropatię obwodową, neurotoksyczność, obwodową neuropatię ruchową, polineuropatię, uczucie pieczenia, neuralgię poopryszczkową
f Obejmuje zmienioną percepcję głębi widzenia, zaćmę, nabytą ślepotę barw, podwójne widzenie, jaskrę, zwiększone ciśnienie śródgałkowe, obrzęk plamki żółtej, światłowstręt, fotopsję, obrzęk siatkówki, niewyraźne widzenie, zmniejszoną ostrość widzenia, ubytek pola widzenia, zaburzenia widzenia, odwarstwienie ciała szklistego, strąty ciała szklistego, zaniewidzenie jednooczne (amaurosis fugax)
g Obejmuje bradykardię, bradykardię zatokową
h Obejmuje tachykardię zatokową, tachykardię, tachykardię przedsionkową, zwiększenie częstości akcji serca i Obejmuje wzrost ciśnienia tętniczego krwi, nadciśnienie rozkurczowe, nadciśnienie, nadciśnienie skurczowe j Obejmuje duszność, duszność wysiłkową
k Obejmuje idiopatyczne śródmiąższowe zapalenie płuc, niezakaźne zapalenie płuc
l Obejmuje dyskomfort w jamie brzusznej, wzdęcia brzucha, bóle brzucha, bóle w podbrzuszu, bóle w nadbrzuszu, dyskomfort w nadbrzuszu
m Obejmuje aftowe zapalenie jamy ustnej, zapalenie jamy ustnej, owrzodzenie aftowe, owrzodzenie jamy ustnej, pęcherz w jamie ustnej
n Obejmuje trądzik różowaty, rumień, wysypkę złuszczającą, wysypkę, wysypkę rumieniową, wysypkę plamistą, wysypkę grudkowo-plamistą, wysypkę grudkową, wysypkę świądową, wysypkę krostkową, zapalenie skóry, uczuleniowe zapalenie skóry, kontaktowe zapalenie skóry, uogólniony rumień, wysypkę pęcherzykową, pokrzywkę, wysypkę polekową, toksyczne wykwity skórne
o Obejmuje świąd, świąd alergiczny, świąd uogólniony, świąd narządów płciowych, świąd sromu i pochwy p Obejmuje reakcję nadwrażliwości na światło, wielopostaciową wysypkę wywołaną przez światło, zapalenie skóry wywołane przez światło słoneczne
q Obejmuje bóle mięśniowo-szkieletowe, bóle mięśni, skurcze mięśni, napięcie mięśni, drgania mięśni, dyskomfort mięśniowo-szkieletowy
r Obejmuje astenię, męczliwość
s Obejmuje obrzęk powiek, obrzęk twarzy, obrzęk obwodowy, obrzęk okołooczodołowy, obrzęk twarzy, uogólniony obrzęk, obrzęk obwodowy, obrzęk naczynioruchowy, obrzęk warg, obrzęk okołooczodołowy, obrzęk skóry, obrzęk powiek
t Obejmuje zwiększenie stężenia cholesterolu we krwi, hipercholesterolemię
Opis wybranych działań niepożądanych
Działania niepożądane dotyczące płuc
W badaniu ALTA 1L u 2,9% pacjentów wystąpiło idiopatyczne śródmiąższowe zapalenie płuc /niezakaźne zapalenie płuc dowolnego stopnia we wczesnym okresie leczenia (w ciągu 8 dni), przy czym idiopatyczne śródmiąższowe zapalenie płuc /niezakaźne zapalenie płuc 3.-4. stopnia wystąpiło u 2,2% pacjentów. Żaden przypadek idiopatycznego śródmiąższowego zapalenia płuc /niezakaźnego zapalenia płuc nie zakończył się zgonem. Ponadto u 3,7% pacjentów wystąpiło niezakaźne zapalenie płuc w późniejszym okresie leczenia.
W badaniu ALTA u 6,4% pacjentów wystąpiły działania niepożądane dotyczące płuc dowolnego stopnia, w tym idiopatyczne śródmiąższowe zapalenie płuc/ niezakaźne zapalenie płuc, zapalenie płuc i duszności, we wczesnym okresie leczenia (w ciągu 9 dni, mediana czasu do wystąpienia: 2 dni); u 2,7% pacjentów wystąpiły działania niepożądane 3.-4. stopnia dotyczące płuc, a u 1 pacjenta (0,5%) wystąpiło zapalenie płuc zakończone zgonem. Po wystąpieniu działań niepożądanych 1.-2. stopnia dotyczących płuc leczenie produktem leczniczym Alunbrig przerwano, a następnie wznowiono lub zmniejszono jego dawkę. Wczesne działania niepożądane dotyczące płuc wystąpiły również u pacjentów (N = 137) w badaniu ze zwiększaniem dawki (badanie 101), w tym trzy przypadki zakończone zgonem (niedotlenienie, zespół ostrej niewydolności oddechowej i zapalenie płuc). Ponadto u 2,3% pacjentów w badaniu ALTA wystąpiło niezakaźne zapalenie płuc w późniejszym okresie leczenia, u 2 pacjentów było to niezakaźne zapalenie płuc 3. stopnia (patrz punkty 4.2 i 4.4).
Pacjenci w podeszłym wieku
Wczesne działanie niepożądane dotyczące płuc zgłoszono u 10,1% pacjentów w wieku 65 lat i starszych, w porównaniu do 3,1% pacjentów w wieku < 65 lat.
Nadciśnienie tętnicze
Nadciśnienie tętnicze zgłaszano u 30% pacjentów leczonych produktem leczniczym Alunbrig w grupie otrzymującej dawkę 180 mg, w tym u 11% było to nadciśnienie tętnicze 3. stopnia. Zmniejszenie dawki z powodu nadciśnienia nastąpiło u 1,5% pacjentów w grupie otrzymującej dawkę 180 mg. Średnie skurczowe i rozkurczowe ciśnienie krwi u wszystkich pacjentów wzrastało z upływem czasu (patrz punkty 4.2 i 4.4).
Bradykardia
Bradykardię zgłaszano u 8,4% pacjentów leczonych produktem leczniczym Alunbrig w dawce 180 mg.
Częstość pracy serca poniżej 50 uderzeń na minutę (uderzeń/min) zgłaszano u 8,4% pacjentów w grupie otrzymującej dawkę 180 mg (patrz punkty 4.2 i 4.4).
Zaburzenia widzenia
Działania niepożądane związane z zaburzeniami widzenia zgłaszano u 14% pacjentów leczonych produktem leczniczym Alunbrig w dawce 180 mg. Spośród nich zgłoszono 3 działania niepożądane
- 3. stopnia (1,1%), w tym obrzęk plamki i zaćmę.
Zmniejszenie dawki w przypadku zaburzeń widzenia wystąpiło u dwóch pacjentów (0,7%) w grupie otrzymującej dawkę 180 mg (patrz punkty 4.2 i 4.4).
Neuropatia obwodowa
Działania niepożądane związane z neuropatią obwodową zgłaszano u 20% pacjentów leczonych w grupie otrzymującej dawkę 180 mg. Wszystkie działania niepożądane związane z neuropatią obwodową ustąpiły u 33% pacjentów. Mediana czasu trwania działań niepożądanych związanych z neuropatią obwodową wynosiła 6,6 miesiąca, a maksymalny czas trwania to 28,9 miesiąca.
Zwiększenie aktywności fosfokinazy kreatynowej (CPK)
W badaniu ALTA 1L i ALTA zwiększenie aktywności CPK zgłaszano u 64% pacjentów leczonych produktem leczniczym Alunbrig w dawce 180 mg. Częstość występowania zwiększenia aktywności CPK 3.-4. stopnia wynosiła 18%. Mediana czasu do wystąpienia zwiększenia aktywności CPK wynosiła 28 dni.
Zmniejszenie dawki w przypadku zwiększenia aktywności CPK wystąpiło u 10% pacjentów w grupie otrzymującej dawkę 180 mg (patrz punkty 4.2 i 4.4).
Zwiększenie aktywności enzymów trzustkowych
Zwiększenie aktywności amylazy i lipazy zgłaszano odpowiednio u 47% i 54% pacjentów leczonych produktem leczniczym Alunbrig w dawce 180 mg. W przypadku zwiększenia aktywności do 3. i 4. stopnia częstość występowania zwiększenia aktywności amylazy i lipazy wynosiła odpowiednio 7,7% i 15%. Mediana czasu do wystąpienia zwiększenia aktywności amylazy i zwiększenia aktywności lipazy wynosiła odpowiednio 16 dni i 29 dni.
Zmniejszenie dawki w związku ze zwiększeniem aktywności lipazy i amylazy nastąpiło odpowiednio u 4,7% i 2,9% pacjentów w grupie otrzymującej dawkę 180 mg (patrz punkty 4.2 i 4.4).
Zwiększenie aktywności enzymów wątrobowych
Zwiększenie aktywności AlAT i AspAT zgłaszano odpowiednio u 49% i 68% pacjentów leczonych produktem Alunbrig w dawce 180 mg. W przypadku zwiększenia aktywności AlAT i AspAT do 3. i 4. stopnia częstość wynosiła odpowiednio 4,7% i 3,6%.
Zmniejszenie dawki w związku ze zwiększeniem aktywności AlAT i AspAT nastąpiło u, odpowiednio, 0,7% i 1,1% pacjentów przyjmujących dawkę 180 mg (patrz punkty 4.2 i 4.4).
Hiperglikemia
U 61% pacjentów wystąpiła hiperglikemia. Hiperglikemia 3. stopnia wystąpiła u 6,6% pacjentów.
U żadnego pacjenta nie zmniejszono dawki z powodu hiperglikemii.
Nadwrażliwość na światło i fotodermatoza
Zbiorcza analiza z siedmiu badań klinicznych z danymi pochodzącymi od 804 pacjentów leczonych produktem leczniczym Alunbrig w różnych schematach dawkowania wykazała, że nadwrażliwość na światło i fotodermatozę zgłaszano u 5,8% pacjentów, a reakcje 3,-4. stopnia wystąpiły u 0,7% pacjentów. Zmniejszenie dawki wystąpiło u 0,4% pacjentów (patrz punkty 4.2 i 4.4).
Zgłaszanie podejrzewanych działań niepożądanych
Po dopuszczeniu produktu leczniczego do obrotu istotne jest zgłaszanie podejrzewanych działań niepożądanych. Umożliwia to nieprzerwane monitorowanie stosunku korzyści do ryzyka stosowania produktu leczniczego. Osoby należące do fachowego personelu medycznego powinny zgłaszać wszelkie podejrzewane działania niepożądane za pośrednictwem krajowego systemu zgłaszania wymienionego w załączniku V.
4.9 Przedawkowanie
Nie ma swoistego antidotum w przypadku przedawkowania produktu leczniczego Alunbrig. W przypadku przedawkowania należy monitorować pacjenta w zakresie działań niepożądanych (patrz punkt 4.8) i należy zapewnić odpowiednie leczenie podtrzymujące.
5. WŁAŚCIWOŚCI FARMAKOLOGICZNE
5.1 Właściwości farmakodynamiczne
Grupa farmakoterapeutyczna: leki przeciwnowotworowe, inhibitory kinaz białkowych, kod ATC: L01ED04
Mechanizm działania
Brygatynib jest inhibitorem kinazy tyrozynowej skierowanym przeciwko ALK, rearanżacji c-ros onkogenu 1 (ROS1) i receptorowi insulinopodobnego czynnika wzrostu 1 (IGF-1R). Brygatynib hamował autofosforylację ALK i fosforylację za pośrednictwem ALK dalszego białka sygnałowego STAT3 w badaniach in vitro oraz in vivo.
Brygatynib hamował proliferację in vitro linii komórkowych charakteryzujących się ekspresją białek fuzyjnych EML4-ALK i NPM-ALK i wykazywał zależne od dawki hamowanie wzrostu ksenoprzeszczepu EML4-ALK-dodatniego NDRP u myszy. Brygatynib hamował in vitro oraz in vivo żywotność komórek z ekspresją zmutowanych postaci EML4-ALK związanych z opornością na inhibitory ALK, w tym G1202R i L1196M.
Elektrofizjologia serca
W badaniu 101 oceniano możliwość wydłużenia przez Alunbrig odstępu QT u 123 pacjentów z zaawansowanymi nowotworami złośliwymi po podawaniu raz na dobę dawek brygatynibu wynoszących od 30 mg do 240 mg. Maksymalna średnia zmiana wartości QTcF (odstęp QT skorygowany zgodnie z metodą Fridericia) w stosunku do wartości początkowej była mniejsza niż 10 milisekund. Analiza ekspozycji QT sugerowała brak zależnego od stężenia wydłużenia skorygowanego odstępu QT (QTc).
Skuteczność kliniczna i bezpieczeństwo stosowania
ALTA 1L
Bezpieczeństwo stosowania i skuteczność produktu Alunbrig oceniano w otwartym, wieloośrodkowym, randomizowanym (1:1) badaniu klinicznym (ALTA 1L) obejmującym 275 dorosłych pacjentów z zaawansowanym ALK-dodatnim NDRP, którzy uprzednio nie otrzymywali leczenia ukierunkowanego na ALK. Kryteria kwalifikacji pozwalały na włączenie do badania pacjentów z rearanżacją ALK udokumentowaną na podstawie lokalnych testów diagnostycznych i stanem sprawności w skali ECOG wynoszącym 0-2. Pacjenci mogli mieć maksymalnie 1 stosowany schemat chemioterapii w przebiegu leczenia choroby miejscowo zaawansowanej lub przerzutowej. Do badania włączono pacjentów ze stabilnym stanem neurologicznym z leczonymi lub nieleczonymi przerzutami do ośrodkowego układu nerwowego (OUN), włącznie z przerzutami do opon mózgowo-rdzeniowych. Z udziału w badaniu wyłączono pacjentów ze śródmiąższową chorobą płuc lub z polekowym lub popromiennym zapaleniem płuc.
Pacjentów zrandomizowano w stosunku 1:1 do grupy otrzymującej Alunbrig w dawce 180 mg raz na dobę z 7-dniowym okresem początkowym w dawce 90 mg raz na dobę (N = 137) lub do grupy otrzymującej kryzotynib w dawce 250 mg doustnie dwa razy na dobę (N = 138). Randomizacja była stratyfikowana względem przerzutów do mózgu (obecne, nieobecne) i uprzedniej chemioterapii w przebiegu leczenia choroby miejscowo zaawansowanej lub przerzutowej (tak, nie).
Pacjentom w grupie otrzymującej kryzotynib, u których wystąpiła progresja choroby, zaproponowano przejście do grupy leczonej produktem leczniczym Alunbrig. Spośród wszystkich 121 pacjentów, którzy zostali losowo przydzieleni do grupy otrzymującej kryzotynib i przerwali przyjmowanie badanego leku do czasu przeprowadzenia końcowej analizy, 99 (82%) pacjentów otrzymało kolejne inhibitory kinazy tyrozynowej ALK (TKI). Osiemdziesięciu (66%) pacjentów, którzy zostali losowo przydzieleni do grupy otrzymującej kryzotynib, otrzymywało następnie produkt Alunbrig, w tym 65 (54%) pacjentów, którzy zmienili grupę leczenia w trakcie udziału w badaniu.
Głównym kryterium oceny był okres przeżycia bez progresji choroby (PFS) zgodnie z kryteriami oceny odpowiedzi na leczenie guzów litych (ang. Response Evaluation Criteria in Solid Tumors, RECIST wer. 1.1) w ocenie niezależnej komisji weryfikującej nieznającej przydzielonego leczenia (ang. Blinded Independent Review Committee, BIRC). Dodatkowe kryteria oceny analizowane przez BIRC obejmowały odsetek odpowiedzi obiektywnej (ang. objective response rate, ORR), czas trwania odpowiedzi (ang. duration of response, DOR), czas do uzyskania odpowiedzi, odsetek chorych z kontrolą choroby, ORR dla zmian wewnątrzczaszkowych, PFS dla zmian wewnątrzczaszkowych i DOR dla zmian wewnątrzczaszkowych. Kryteria oceniane przez badacza obejmowały PFS i całkowite przeżycie.
Początkowe dane demograficzne i charakterystyka choroby w badaniu ALTA 1L były następujące: mediana wieku 59 lat (zakres: 27 do 89; 32% w wieku 65 lat i więcej), 59% rasy białej i 39% pochodzenia azjatyckiego, 55% kobiet, 39% z PS 0 wg ECOG i 56% z PS 1 wg ECOG, 58% nigdy nie paliło, 93% z chorobą w stadium IV, 96% z utkaniem gruczolakoraka, 30% z przerzutami do OUN przed leczeniem, 14% z uprzednią radioterapią mózgu i 27% z uprzednią chemioterapią. Lokalizacje przerzutów poza klatką piersiową obejmowały mózg (30% pacjentów), kości (31% pacjentów oraz wątrobę (20% pacjentów). Mediana względnej intensywności dawki wyniosła 97% dla produktu leczniczego Alunbrig i 99% dla kryzotynibu.
W pierwszej analizie, przeprowadzonej po okresie obserwacji o medianie 11 miesięcy w grupie otrzymującej produkt Alunbrig, wykazano, że badanie ALTA 1L osiągnęło główny punkt końcowy, wykazując statystycznie znamienną poprawę PFS w ocenie BIRC.
| W grupie |
otrzymującej produkt Alunbrig przeprowadzono określoną w protokole okresową analizę
| skuteczności z datą zamknięcia bazy danych 28 czerwca 2019 r., po okresie obserwacji |
z medianą
| 24,9 miesiąca. Mediana PFS w ocenie BIRC w | populacji ITT | wynosiła 24 miesiące w grupie | |||
| otrzymującej produkt Alunbrig i 11 miesięcy w grupie otrzymującej kryzotynib | |||||
(HR = 0,49 [95% Cl (0,35; 0,68)], p < 0,0001).
| Poniżej przedstawiono wyniki końcowej, określonej w protokole analizy przeprowadzonej w grupie | ||
| otrzymującej produkt Alunbrig z datą ostatniego kontaktu z ostatnim pacjentem 29 stycznia 2021 r., z | ||
| medianą okresu obserwacji wynoszącą 40,4 miesiąca. | ||
Tabela 4: Wyniki dotyczące skuteczności w badaniu ALTA 1L (populacja ITT)
| Parametry skuteczności | Alunbrig N = 137 | Kryzotynib N = 138 |
| Mediana okresu obserwacji (miesiące)a | 40,4 (zakres: 0,0–52,4) | 15,2 (zakres: 0,1–51,7) |
| Pierwszorzędowe parametry oceny skuteczności | ||
| PFS (BIRC) | ||
| Liczba pacjentów ze zdarzeniami, n (%) | 73 (53,3%) | 93 (67,4%) |
| Progresja choroby, n (%) | 66 (48,2%)b | 88 (63,8%)c |
| Zgon, n(%) | 7 (5,1%) | 5 (3,6%) |
| Mediana (miesiące) (95% CI) | 24,0 (18,5; 43,2) | 11,1 (9,1; 13,0) |
| Hazard względny (95% CI) | 0,48 (0,35; 0,66) | |
| Wartość p (test logarytmiczny rang)d | < 0,0001 | |
| Drugorzędowe parametry oceny skuteczności | ||
| Potwierdzony wskaźnik odpowiedzi obiektywnej (BIRC) | ||
| Pacjenci z odpowiedzią na leczenie, n (%) (CI 95%) | 102 (74,5%) (66,3; 81,5) | 86 (62,3%) (53,7; 70,4) |
| Wartość pd,e | 0,0330 | |
| Odpowiedź całkowita, % | 24,1% | 13,0% |
| Odpowiedź częściowa, % | 50,4% | 49,3% |
| Potwierdzony czas trwania odpowiedzi (BIRC) | ||
| Mediana (miesiące) (95% CI) | 33,2 (22,1; NE) | 13,8 (10,4; 22,1) |
| Przeżycie całkowitef | ||
| Liczba zdarzeń, n (%) | 41 (29,9%) | 51 (37,0%) |
| Mediana (miesiące) (95% CI) | NE (NE; NE) | NE (NE; NE) |
| Hazard względny (95% CI) | 0,81 (0,53; 1,22) | |
| Wartość p (test logarytmiczny rang)d | 0,3311 | |
| Całkowite przeżycie po 36 miesiącach | 70,7% | 67,5% |
BIRC = niezależna komisja weryfikująca nieznająca przydzielonego leczenia; NE = niemożliwe do oszacowania CI = przedział ufności
Wyniki podane w tej tabeli są oparte na końcowej analizie skuteczności z datą ostatniego kontaktu z ostatnim pacjentem 29 stycznia 2021 r.
a Czas trwania obserwacji dla całego badania
b Obejmuje 3 pacjentów z paliatywną radioterapią mózgu.
c Obejmuje 9 pacjentów z paliatywną radioterapią mózgu.
d Stratyfikowane względem obecności izolowanych przerzutów w OUN i uprzedniej chemioterapii w leczeniu choroby miejscowo zaawansowanej lub przerzutowej do, odpowiednio, testu logarytmicznego rang i testu Cochrana-Mantela-Haenszela e wg testu Cochrana-Mantela-Haenszela
f Pacjentom w grupie kryzotynibu, u których wystąpiła progresja choroby, zaproponowano przejście do grupy leczonej produktem leczniczym Alunbrig.
Rys. 1: Wykres Kaplana-Meiera dla przeżycia bez progresji choroby wg BIRC w badaniu ALTA 1L
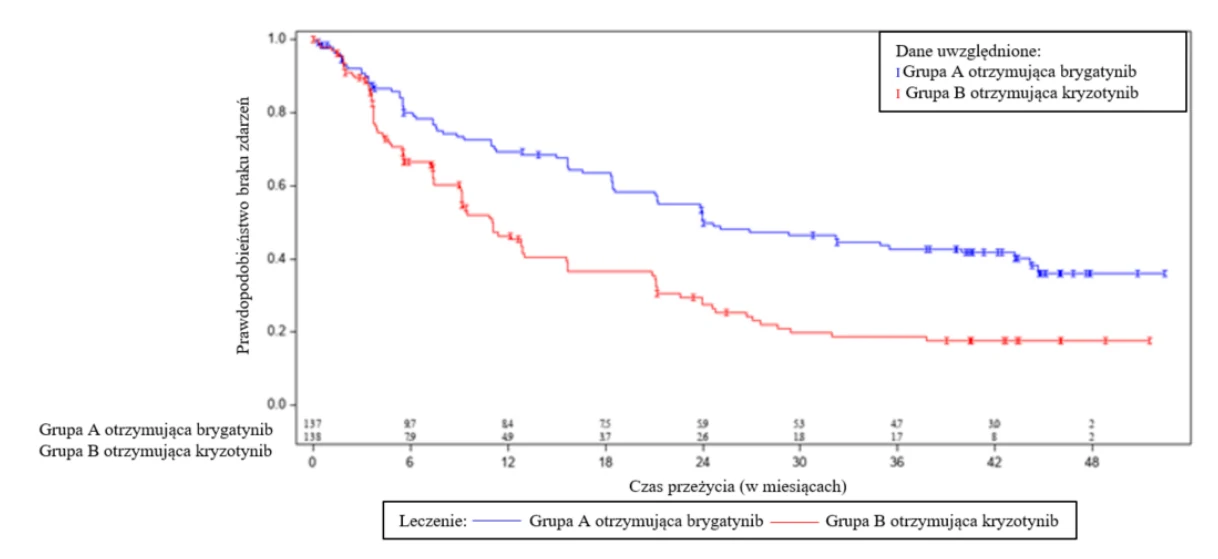
Wyniki podane na tym wykresie są oparte na końcowej analizie skuteczności z datą ostatniego kontaktu z ostatnim pacjentem 29 stycznia 2021 r.
Dokonana przez BIRC ocena skuteczności względem zmian wewnątrzczaszkowych wg kryteriów RECIST w.1.1 u pacjentów z jakimikolwiek przerzutami do mózgu i pacjentów z mierzalnymi przerzutami do mózgu (≥ 10 mm w najdłuższej średnicy) w punkcie początkowym jest podsumowana w tabeli 5.
Tabela 5: Dokonana przez BIRC ocena skuteczności względem zmian wewnątrzczaszkowych u pacjentów w badaniu ALTA 1L
| Parametry skuteczności | Pacjenci z mierzalnymi przerzutami do mózgu w punkcie początkowym | |
| Alunbrig N = 18 | Kryzotynib N = 23 | |
| Odsetek potwierdzonych odpowiedzi obiektywnych zmian wewnątrzczaszkowych | ||
Pacjenci z odpowiedzią na leczenie, n (%) (CI 95%) | 14 (77,8%) (52,4; 93,6) | 6 (26,1%) (10,2; 48,4) |
| Wartość pa,b | 0,0014 | |
| Odpowiedź całkowita % | 27,8% | 0,0% |
| Odpowiedź częściowa % | 50,0% | 26,1% |
| Czas trwania potwierdzonej odpowiedzi wewnątrzczaszkowejc | ||
| Mediana (miesiące) (95% CI) | 27,9 (5,7; NE) | 9,2 (3,9; NE) |
| Pacjenci z jakimikolwiek przerzutami do mózgu w punkcie początkowym | ||
| Alunbrig N = 47 | Kryzotynib N = 49 | |
| Odsetek potwierdzonych odpowiedzi obiektywnych zmian wewnątrzczaszkowych | ||
Pacjenci z odpowiedzią na leczenie, n (%) (CI 95%) | 31 (66,0%) (50,7; 79,1) | 7 (14,3%) (5,9; 27,2) |
| Wartość pa,b | < 0,0001 | |
| Odpowiedź całkowita (%) | 44,7% | 2,0% |
| Odpowiedź częściowa (%) | 21,3% | 12,2% |
| Czas trwania potwierdzonej odpowiedzi wewnątrzczaszkowejc | ||
| Mediana (miesiące) (95% CI) | 27,1 (16,9; 42,8) | 9,2 (3,9; NE) |
| PFS zmian wewnątrzczaszkowychd | ||
| Liczba pacjentów ze zdarzeniami, n (%) | 27 (57,4%) | 35 (71,4%) |
| Progresja choroby, n (%) | 27 (57,4%)e | 32 (65,3%)f |
| Zgon, n(%) | 0 (0,0%) | 3 (6,1%) |
| Mediana (miesiące) (95% CI) | 24,0 (12,9; 30,8) | 5,5 (3,7; 7,5) |
| Hazard względny (95% CI) | 0,29 (0,17; 0,51) | |
| Wartość p (test logarytmiczny rang)a | < 0,0001 | |
CI = przedział ufności; NE = niemożliwe do oszacowania
Wyniki podane w tej tabeli są oparte na końcowej analizie skuteczności z datą ostatniego kontaktu z ostatnim pacjentem 29 stycznia 2021 r.
a Stratyfikowane względem uprzedniej chemioterapii w leczeniu choroby miejscowo zaawansowanej lub przerzutowej do, odpowiednio, testu logarytmicznego rang i testu Cochrana-Mantela-Haenszela
b wg testu Cochrana-Mantela-Haenszela
c Mierzony od daty pierwszej potwierdzonej odpowiedzi zmiany wewnątrzczaszkowej do daty progresji choroby wewnątrzczaszkowej (nowa zmiana wewnątrzczaszkowa, zwiększenie średnicy docelowej zmiany wewnątrzczaszkowej o ≥ 20% od wartości minimalnej lub jednoznaczna progresja niedocelowej zmiany wewnątrzczaszkowej), zgonu lub odcięcia danych.
d Mierzony od daty randomizacji do daty progresji choroby wewnątrzczaszkowej (nowa zmiana wewnątrzczaszkowa, zwiększenie średnicy docelowej zmiany wewnątrzczaszkowej o ≥ 20% od wartości minimalnej lub jednoznaczna progresja innej zmiany wewnątrzczaszkowej), zgonu lub odcięcia danych.
e Obejmuje 1 pacjenta z paliatywną radioterapią mózgu.
f Obejmuje 3 pacjentów z paliatywną radioterapią mózgu.
ALTA
Bezpieczeństwo stosowania i skuteczność produktu leczniczego Alunbrig oceniano w otwartym, wieloośrodkowym, randomizowanym (1:1) badaniu klinicznym (ALTA) u 222 dorosłych pacjentów z miejscowo zaawansowanym lub przerzutowym ALK-dodatnim NDRP, u których progresja choroby wystąpiła w trakcie leczenia kryzotynibem. Kryteria kwalifikacji pozwalały na włączenie do badania pacjentów z rearanżacją ALK udokumentowaną na podstawie zwalidowanego badania, stanem sprawności ogólnej w skali ECOG wynoszącym 0-2 i przebytą chemioterapią. Dodatkowo do badania włączono pacjentów z przerzutami do ośrodkowego układu nerwowego (OUN) pod warunkiem, że byli oni neurologicznie stabilni i nie wymagali zwiększenia dawki kortykosteroidów. Z udziału w badaniu wyłączono pacjentów ze śródmiąższową chorobą płuc lub polekowym niezakaźnym zapaleniem płuc.
Pacjentów zrandomizowano w stosunku 1:1 do grupy otrzymującej Alunbrig w dawce 90 mg raz na dobę (schemat 90 mg, N = 112) lub do grupy otrzymującej przez pierwsze 7 dni Alunbrig w dawce 90 mg, a następnie w dawce 180 mg raz na dobę (schemat 180 mg, N = 110). Mediana czasu trwania obserwacji wynosiła 22,9 miesiąca. Randomizacja była stratyfikowana na podstawie przerzutów do mózgu (obecne, nieobecne) i najlepszej wcześniejszej odpowiedzi na leczenie kryzotynibem (pełna lub częściowa odpowiedź, jakakolwiek inna odpowiedź/nieznana).
Głównym punktem końcowym był potwierdzony odsetek odpowiedzi obiektywnych (ang. objective response rate, ORR) zgodnie z kryteriami oceny odpowiedzi na leczenie guzów litych (ang. Response Evaluation Criteria in Solid Tumors, RECIST wer. 1.1) w ocenie badacza. Dodatkowymi punktami końcowymi były: potwierdzony ORR oceniony przez niezależną komisję weryfikującą (ang. Independent Review Committee, IRC); czas do wystąpienia odpowiedzi; przeżycie bez progresji choroby (ang. progression free survival, PFS); czas trwania odpowiedzi (ang. duration of response, DOR); całkowity czas przeżycia; ORR dla zmian wewnątrzczaszkowych i DOR dla zmian wewnątrzczaszkowych w ocenie IRC.
Początkowe dane demograficzne i charakterystyka choroby w badaniu ALTA były następujące: mediana wieku wynosząca 54 lata (zakres od 18 do 82 lat, 23% pacjentów w wieku 65 lat lub starszych), 67% pacjentów rasy białej i 31% pacjentów rasy żółtej, 57% kobiet, 36% pacjentów z PS 0 według ECOG i 57% pacjentów z PS 1 według ECOG, 7% pacjentów z PS 2 według ECOG, 60% pacjentów nigdy nie paliło tytoniu, 35% pacjentów paliło tytoń w przeszłości, 5% pacjentów aktualnie paliło tytoń, 98% pacjentów było w IV stadium choroby, u 97% pacjentów występował gruczolakorak, a 74% pacjentów przeszło wcześniej chemioterapię. Do najczęstszych miejsc występowania przerzutów poza klatką piersiową należały: mózg - 69% (z czego 62% pacjentów zostało wcześniej poddanych radioterapii mózgu), kości - 39% i wątroba - 26%.
Wyniki analizy badania ALTA dotyczące skuteczności podsumowano w Tabeli 6. Krzywą Kaplana-Meiera (KM) dotyczącą PFS w ocenie badacza przedstawiono na Rysunku 2.
Tabela 6: Wyniki dotyczące skuteczności w badaniu ALTA (populacja ITT)
| Parametr dotyczący skuteczności | Ocena badacza | Ocena IRC | ||
Schemat 90 mg* N = 112 | Schemat 180 mg† N = 110 | Schemat 90 mg* N = 112 | Schemat 180 mg† N = 110 | |
| Odsetek obiektywnych odpowiedzi | ||||
| (%) | 46% | 56% | 51% | 56% |
| CI‡ | (35, 57) | (45, 67) | (41, 61) | (47, 66) |
| Czas do wystąpienia odpowiedzi | ||||
| Mediana (w miesiącach) | 1,8 | 1,9 | 1,8 | 1,9 |
| Czas trwania odpowiedzi | ||||
| Mediana (w miesiącach) | 12,0 | 13,8 | 16,4 | 15,7 |
| 95% przedział ufności | (9,2; 17,7) | (10,2; 19,3) | (7,4; 24,9) | (12,8; 21,8) |
| Przeżycie bez progresji | ||||
| Mediana (w miesiącach) | 9,2 | 15,6 | 9,2 | 16,7 |
| 95% przedział ufności | (7,4; 11,1) | (11,1; 21) | (7,4; 12,8) | (11,6; 21,4) |
| Całkowite przeżycie | ||||
| Mediana (w miesiącach) | 29,5 | 34,1 | ND | ND |
| 95% przedział ufności | (18,2; NE) | (27,7; NE) | ND | ND |
| Prawdopodobieństwo 12-miesięcznego przeżycia (%) | 70,3% | 80,1% | ND | ND |
CI = przedział ufności, NE = brak możliwości oceny; ND = nie dotyczy
*Schemat 90 mg raz na dobę
† 180 mg raz na dobę z 7-dniowym początkowym okresem leczenia dawką 90 mg raz na dobę
‡ Przedział ufności dla ORR ocenianego przez badacza wynosi 97,5%, a dla ORR ocenianego przez IRC - 95%
Rys. 2: Przeżycie bez systemowej progresji choroby w ocenie badacza: populacja ITT według grupy leczenia (ALTA)
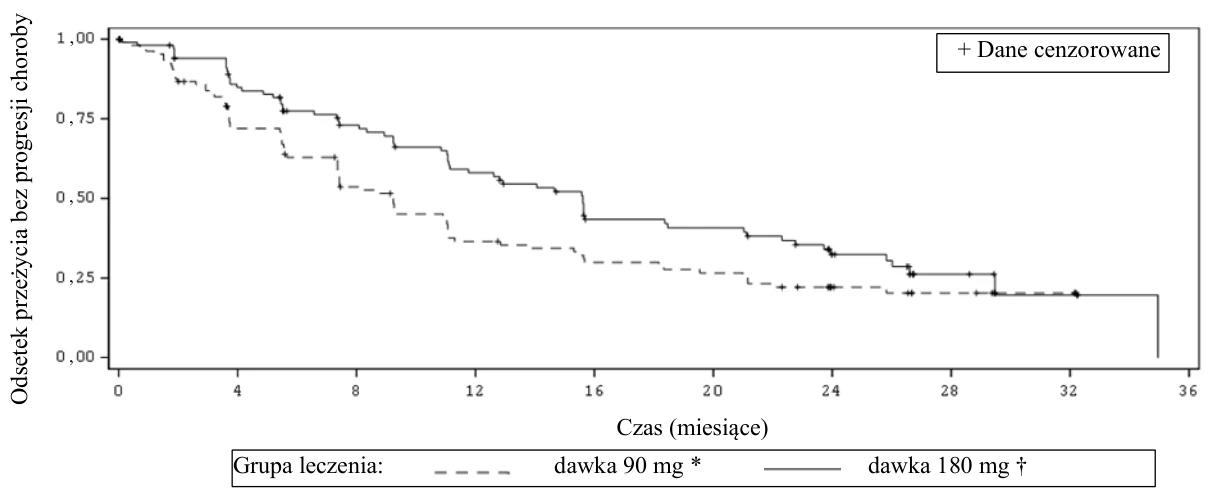
Skróty: ITT = populacja zgodna z zamiarem leczenia
Uwaga: przeżycie bez progresji choroby definiowano jako czas od rozpoczęcia leczenia do dnia, w którym po raz pierwszy stwierdzono progresję choroby lub do zgonu, w zależności od tego, które z tych zdarzeń nastąpiło wcześniej. *Schemat 90 mg raz na dobę
† 180 mg raz na dobę z 7-dniowym początkowym okresem leczenia dawką 90 mg raz na dobę
Wewnątrzczaszkowy ORR i czas trwania odpowiedzi śródczaszkowej u pacjentów w badaniu ALTA z mierzalnymi przerzutami do mózgu (≥ 10 mm w najdłuższej średnicy) na początku badania w ocenie IRC podsumowano w Tabeli 7.
Tabela 7 Skuteczność śródczaszkowa u pacjentów z mierzalnymi przerzutami do mózgu w pomiarze początkowym w badaniu ALTA
| Parametr skuteczności oceniany przez IRC | Pacjenci z mierzalnymi przerzutami do mózgu na wizycie początkowej | |
Schemat 90 mg* (N = 26) | Schemat 180 mg† (N = 18) | |
| Wewnątrzczaszkowy odsetek odpowiedzi obiektywnych | ||
| (%) | 50% | 67% |
| 95% przedział ufności | (30, 70) | (41, 87) |
| Częstość kontroli choroby wewnątrzczaszkowej | ||
| (%) | 85% | 83% |
| 95% przedział ufności | (65, 96) | (59, 96) |
| Czas trwania odpowiedzi wewnątrzczaszkowej‡, | ||
| Mediana (w miesiącach) | 9,4 | 16,6 |
| 95% przedział ufności | (3,7; 24,9) | (3.7, NE) |
% CI = przedział ufności, NE = brak możliwości oceny
*Schemat 90 mg raz na dobę
† 180 mg raz na dobę z 7-dniowym początkowym okresem leczenia dawką 90 mg raz na dobę
‡ Do działań niepożądanych zalicza się wewnątrzczaszkową progresję choroby (nowe zmiany, zwiększenie średnicy docelowej zmiany wewnątrzczaszkowej o ≥ 20% od wartości minimalnej lub jednoznaczna progresja wewnątrzczaszkowych zmian niedocelowych) lub zgon.
U pacjentów z dowolnymi przerzutami do mózgu na początku badania odsetek kontroli wewnątrzczaszkowej wynosił 77,8% (95% CI: 67,2–86,3) w grupie otrzymującej 90 mg (N = 81) i 85,1% (95% CI 75-92,3) w grupie otrzymującej 180 mg (N = 74).
Badanie 101
W oddzielnym badaniu prowadzonym w celu ustalenia dawki u 25 pacjentów z ALK-dodatnim NDRP, u których wystąpiła progresja podczas leczenia kryzotynibem, podawano Alunbrig w dawce 180 mg raz na dobę z 7-dniowym okresem początkowym obejmującym leczenie dawką 90 mg raz na dobę. U 19 spośród tych pacjentów w ocenie badacza wystąpił odsetek odpowiedzi obiektywnych (76%, 95% CI: 55, 91), a mediana czasu utrzymywania się odpowiedzi, ustalona za pomocą estymatora Kaplana-Meiera, u 19 pacjentów z odpowiedzią wynosiła 26,1 miesiąca (95% CI: 7,9; 26,1). Mediana PFS, ustalona za pomocą estymatora Kaplana-Meiera, wynosiła 16,3 miesiąca (95% CI: 9,2; NE), a prawdopodobieństwo 12-miesięcznego całkowitego przeżycia wynosiło 84,0% (95% CI: 62,8; 93,7).
Dzieci i młodzież
Europejska Agencja Leków uchyliła obowiązek dołączania wyników badań produktu leczniczego Alunbrig we wszystkich podgrupach populacji dzieci i młodzieży w leczeniu raka płuca (drobnokomórkowego i niedrobnokomórkowego) (stosowanie u dzieci i młodzieży, patrz punkt 4.2).
5.2 Właściwości farmakokinetyczne
Wchłanianie
W badaniu 101 po podaniu pacjentom pojedynczej dawki doustnej brygatynibu (30-240 mg) mediana czasu do osiągnięcia maksymalnego stężenia (Tmax) wynosiła 1-4 godziny od podania dawki. Po podaniu pojedynczej dawki i w stanie stacjonarnym ekspozycja ogólnoustrojowa była proporcjonalna do dawki w zakresie dawek 60-240 mg raz na dobę. Po podaniu wielokrotnym obserwowano niewielką kumulację leku (średnia geometryczna współczynnika kumulacji: od 1,9 do 2,4). Średnia geometryczna Cmax brygatynibu w stanie stacjonarnym dla dawek 90 mg i 180 mg raz na dobę wynosiła, odpowiednio, 552 i 1452 ng/ml, a odpowiadająca jej wartość AUC0-τ wynosiła, odpowiednio, 8165 i 20 276 ng/ml x godzinę. Brygatynib jest substratem transportera białek P-gp i BCRP.
U zdrowych ochotników, w porównaniu z brakiem posiłku przez noc, posiłek o wysokiej zawartości tłuszczu zmniejszał Cmax brygatynibu o 13% bez wpływu na wartość AUC. Brygatynib można przyjmować z posiłkiem lub niezależnie od posiłku.
Dystrybucja
Brygatynib w umiarkowanym stopniu (91%) wiązał się z białkami osocza ludzkiego, a wiązanie nie było zależne od stężenia. Stosunek stężenia brygatynibu we krwi do stężenia brygatynibu w osoczu wynosi 0,69. U pacjentów otrzymujących brygatynib w dawce 180 mg raz na dobę średnia geometryczna pozornej objętości dystrybucji (Vz/F) brygatynibu w stanie stacjonarnym wynosiła 307 l, co wskazuje na umiarkowany rozkład w tkankach.
Metabolizm
W badaniach in vitro wykazano, że brygatynib jest metabolizowany głównie przez cytochrom CYP2C8 i CYP3A4 oraz, w znacznie mniejszym stopniu, przez cytochrom CYP3A5.
Po doustnym podaniu pojedynczej dawki 180 mg brygatynibu znakowanego [14C] zdrowym ochotnikom dwa główne szlaki przemiany metabolicznej obejmowały N-demetylację i sprzęganie z cysteiną. Łącznie w moczu i kale 48%, 27% i 9,1% dawki radioaktywnej było wydalane odpowiednio w postaci niezmienionego brygatynibu, N-demetylowanego brygatynibu (AP26123) i koniugatu cysteiny z brygatynibem. Brygatynib w niezmienionej postaci był głównym składnikiem radioaktywnym (92%) we krwi wraz z AP26123 (3,5%), głównym metabolitem obserwowanym również in vitro. U pacjentów, w stanie stacjonarnym, wartość AUC AP26123 w osoczu stanowiła < 10% ekspozycji na brygatynib. W testach kinazowych i komórkowych in vitro metabolit AP26123 hamował ALK około 3-krotnie słabiej niż brygatynib.
Eliminacja
U pacjentów otrzymujących brygatynib w dawce 180 mg raz na dobę średnia geometryczna pozornego klirensu po podaniu doustnym (CL/F) brygatynibu w stanie stacjonarnym wynosiła 8,9 l/h, a średni okres półtrwania w fazie eliminacji w osoczu wynosił 24 godziny.
Brygatynib jest wydalany głównie z kałem. U sześciu zdrowych ochotników płci męskiej po podaniu doustnym pojedynczej dawki 180 mg brygatynibu znakowanego [14C] 65% podanej dawki zaobserwowano w kale, a 25% podanej dawki - w moczu. Brygatynib w niezmienionej postaci stanowił, odpowiednio, 41% i 86% całkowitej radioaktywności w kale i moczu, a pozostałą część stanowiły metabolity.
Szczególne grupy pacjentów
Zaburzenia czynności wątroby
Farmakokinetykę brygatynibu scharakteryzowano u zdrowych ochotników z prawidłową czynnością wątroby (N = 9) i pacjentów z łagodnymi zaburzeniami czynności wątroby (klasa A w skali Childa-Pugha, N = 6), umiarkowanymi zaburzeniami czynności wątroby (klasa B w skali Childa-Pugha, N = 6) lub z ciężkimi zaburzeniami czynności wątroby (klasa C w skali Childa-Pugha, N = 6). Farmakokinetyka brygatynibu była podobna u zdrowych ochotników z prawidłową czynnością wątroby oraz u pacjentów z łagodnymi zaburzeniami czynności wątroby (klasa A w skali Childa-Pugha) lub z umiarkowanymi zaburzeniami czynności wątroby (klasa B w skali Childa-Pugha). Wartość AUC0-INF frakcji niezwiązanej była o 37% większa u pacjentów z ciężkimi zaburzeniami czynności wątroby (klasa C w skali Childa-Pugha) w porównaniu do zdrowych ochotników z prawidłową czynnością wątroby (patrz punkt 4.2).
Zaburzenia czynności nerek
Farmakokinetyka brygatynibu jest podobna u pacjentów z prawidłową czynnością nerek oraz u pacjentów z łagodnymi lub umiarkowanymi zaburzeniami czynności nerek (eGFR ≥ 30 ml/min) na podstawie wyników analiz farmakokinetyki populacyjnej. W badaniu farmakokinetycznym wartość AUC0-INF frakcji niezwiązanej była większa o 94% u pacjentów z ciężkimi zaburzeniami czynności nerek (eGFR < 30 ml/min, N = 6) w porównaniu do pacjentów z prawidłową czynnością nerek (eGFR ≥ 90 ml/min, N = 8) (patrz punkt 4.2).
Rasa i płeć
Analizy farmakokinetyczne w populacji wykazały, że rasa i płeć nie mają wpływu na farmakokinetykę brygatynibu.
Wiek, masa ciała i stężenia albumin
Analizy farmakokinetyczne w populacji wykazały, że masa ciała, wiek i stężenie albumin nie mają klinicznie istotnego wpływu na farmakokinetykę brygatynibu.
5.3 Przedkliniczne dane o bezpieczeństwie
W badaniach farmakologicznych dotyczących bezpieczeństwa stosowania brygatynibu stwierdzono potencjalne działanie na układ oddechowy (zmieniona częstość oddechów, 1-2-krotność wartości Cmax dla człowieka), działanie na układ sercowo-naczyniowy (zmieniona częstość pracy serca i ciśnienie krwi, stanowi 0,5-krotność Cmax dla człowieka) oraz działanie na nerki (zmniejszenie czynności nerek; 1-2,5-krotność Cmax u człowieka), jednak nie wykazano żadnego potencjalnego wydłużenia odstępu QT ani wpływu na czynności neurologiczne.
Działania niepożądane obserwowane u zwierząt przy poziomach narażenia podobnych do poziomów narażenia klinicznego, które mogą mieć znaczenie kliniczne, obejmowały: układ pokarmowy, szpik kostny, oczy, jądra, wątrobę, nerki, kości i serce. Działania te były zasadniczo odwracalne w okresie rekonwalescencji bez podawania dawki leku; jednak działania na oczy i jądra stanowiły warty uwagi wyjątek w związku z brakiem następowania poprawy.
W badaniach toksyczności po podaniu wielokrotnym zmiany w płucach (pieniste makrofagi pęcherzykowe) obserwowano u małp po podaniu dawki stanowiącej ≥ 0,2-krotność wartości AUC u człowieka; jednak były one minimalne i podobne do tych, które stwierdzono u małp, które nie otrzymały dawki leku. Ponadto nie było klinicznych dowodów na występowanie zaburzeń oddechowych u tych małp.
Nie przeprowadzono badań działania rakotwórczego brygatynibu.
Brygatynib nie wykazywał działania mutagennego in vitro w teście odwracania mutacji u bakterii (test Amesa) ani w teście aberracji chromosomowych komórek ssaków, jednak nieznacznie zwiększał liczbę mikrojąder w teście mikrojąderkowym szpiku kostnego szczurów. Mechanizm indukcji mikrojąder obejmował nieprawidłową segregację chromosomów (aneugenność), a nie działanie klastogenne na chromosomy. Działanie to obserwowano przy narażeniu stanowiącym w przybliżeniu pięciokrotność narażenia człowieka po podaniu dawki 180 mg raz na dobę.
Brygatynib może powodować zaburzenia płodności u mężczyzn. W badaniach na zwierzętach z podaniem dawki wielokrotnej obserwowano toksyczny wpływ na jądra. U szczurów stwierdzano mniejszą masę jąder, pęcherzyków nasiennych i gruczołu krokowego oraz zwyrodnienie kanalików jąder. Działania te nie były odwracalne w okresie rekonwalescencji. U małp stwierdzono zmniejszone rozmiary jąder wraz z mikroskopowymi objawami zahamowania spermatogenezy. Działania te były odwracalne w okresie rekonwalescencji. Zasadniczo tego rodzaju działania na męskie narządy płciowe u szczurów i małp występowały przy ekspozycji ≥ 0,2-krotności wartości AUC obserwowanej u pacjentów otrzymujących dawkę 180 mg raz na dobę. W badaniach toksyczności ogólnej u szczurów i małp nie obserwowano widocznych działań niepożądanych na żeńskie narządy rozrodcze.
W badaniu rozwoju zarodka i płodu, w którym ciężarnym samicom szczura podawano codziennie dawki brygatynibu podczas organogenezy, zależne od dawki nieprawidłowości szkieletu obserwowano przy dawkach stanowiących około 0,7-krotność ekspozycji u ludzi według wartości AUC po podaniu dawki 180 mg raz na dobę. Obserwowano obumarcie płodów, zahamowanie wzrostu płodów i zmiany szkieletowe.
6. DANE FARMACEUTYCZNE
6.1 Wykaz substancji pomocniczych
Rdzeń tabletki
Laktoza jednowodna
Celuloza mikrokrystaliczna
Karboksymetyloskrobia sodowa (typ A)
Krzemionka koloidalna hydrofobowa
Magnezu stearynian
Otoczka tabletki
Talk
Makrogol
Alkohol poliwinylowy
Tytanu dwutlenek
6.2 Niezgodności farmaceutyczne
Nie dotyczy.
6.3 Okres ważności
3 lata
6.4 Specjalne środki ostrożności podczas przechowywania
Brak specjalnych zaleceń dotyczących przechowywania produktu leczniczego.
6.5 Rodzaj i zawartość opakowania
Alunbrig 30 mg, tabletki powlekane
Okrągłe butelki z szeroką szyjką z polietylenu o wysokiej gęstości (HDPE) z dwuczęściową polipropylenową zakrętką zabezpieczającą przed dostępem dzieci z foliową uszczelką indukcyjną, zawierające 60 lub 120 tabletek powlekanych oraz jeden pojemnik z HDPE zawierający środek osuszający działający na zasadzie sita molekularnego.
Przezroczysty, formowany termicznie blister z polichlorotrifluoroetylenu (PCTFE) i termozgrzewalnej folii laminowanej papierem w tekturowym pudełku zawierającym 28, 56 lub 112 tabletek powlekanych.
Alunbrig 90 mg, tabletki powlekane
Okrągłe butelki z szeroką szyjką z polietylenu o wysokiej gęstości (HDPE) z dwuczęściową polipropylenową zakrętką zabezpieczającą przed dostępem dzieci z foliową uszczelką indukcyjną, zawierające 7 lub 30 tabletek powlekanych, oraz jeden pojemnik z HDPE zawierający środek osuszający działający na zasadzie sita molekularnego.
Przezroczysty, formowany termicznie blister z polichlorotrifluoroetylenu (PCTFE) i termozgrzewalnej folii laminowanej papierem w tekturowym pudełku zawierającym 7 lub 28 tabletek powlekanych.
Alunbrig 180 mg, tabletki powlekane
Okrągłe butelki z szeroką szyjką z polietylenu o wysokiej gęstości (HDPE) z dwuczęściową polipropylenową zakrętką zabezpieczającą przed dostępem dzieci z foliową uszczelką indukcyjną, zawierające 30 tabletek powlekanych, wraz z jednym pojemnikiem z HDPE zawierający środek osuszający działający na zasadzie sita molekularnego.
Przezroczysty, formowany termicznie blister z polichlorotrifluoroetylenu (PCTFE) i termozgrzewalnej folii laminowanej papierem w tekturowym pudełku zawierającym 28 tabletek powlekanych.
Opakowanie do rozpoczęcia leczenia produktem Alunbrig 90 mg i 180 mg, tabletki powlekane
Każde opakowanie składa się z opakowania zewnętrznego z dwoma pudełkami wewnętrznymi zawierającymi:
Alunbrig 90 mg, tabletki powlekane
Jeden przezroczysty, formowany termicznie blister z polichlorotrifluoroetylenu (PCTFE) i termozgrzewalnej folii laminowanej papierem w tekturowym pudełku zawierającym 7 tabletek powlekanych.
Alunbrig 180 mg, tabletki powlekane
Trzy przezroczyste, formowane termicznie blistry z polichlorotrifluoroetylenu (PCTFE) i termozgrzewalnej folii laminowanej papierem w tekturowym pudełku zawierającym 21 tabletek powlekanych.
Nie wszystkie wielkości opakowań muszą znajdować się w obrocie.
6.6 Specjalne środki ostrożności dotyczące usuwania i przygotowania produktu leczniczego do stosowania
Należy poinformować pacjentów o konieczności przechowywania pojemnika ze środkiem osuszającym w butelce i nie połykania go.
Wszelkie niewykorzystane resztki produktu leczniczego lub jego odpady należy usunąć zgodnie z lokalnymi przepisami.
7. PODMIOT ODPOWIEDZIALNY POSIADAJĄCY POZWOLENIE NA DOPUSZCZENIE DO OBROTU
Takeda Pharma A/S
Delta Park 45
2665 Vallensbaek Strand
Dania
8. NUMERY POZWOLEŃ NA DOPUSZCZENIE DO OBROTU
Alunbrig 30 mg, tabletki powlekane
EU/1/18/1264/001 60 tabletek w butelce
EU/1/18/1264/002 120 tabletek w butelce
EU/1/18/1264/011 28 tabletek w tekturowym pudełku
EU/1/18/1264/003 56 tabletek w tekturowym pudełku
EU/1/18/1264/004 112 tabletek w tekturowym pudełku
Alunbrig 90 mg, tabletki powlekane
EU/1/18/1264/005 7 tabletek w butelce
EU/1/18/1264/006 30 tabletek w butelce
EU/1/18/1264/007 7 tabletek w tekturowym pudełku
EU/1/18/1264/008 28 tabletek w tekturowym pudełku
Alunbrig 180 mg, tabletki powlekane
EU/1/18/1264/009 30 tabletek w butelce
EU/1/18/1264/010 28 tabletek w tekturowym pudełku
Alunbrig opakowanie do rozpoczęcia leczenia
EU/1/18/1264/012 7 x 90 mg + 21 x 180 mg tabletek w tekturowym pudełku
9. DATA WYDANIA PIERWSZEGO POZWOLENIA NA DOPUSZCZENIE DO OBROTU
I DATA PRZEDŁUŻENIA POZWOLENIA
Data wydania pierwszego pozwolenia na dopuszczenie do obrotu: 22 listopada 2018 Data ostatniego przedłużenia pozwolenia: 24 lipca 2023 r.
10. DATA ZATWIERDZENIA LUB CZĘŚCIOWEJ ZMIANY TEKSTU
CHARAKTERYSTYKI PRODUKTU LECZNICZEGO
Szczegółowe informacje o tym produkcie leczniczym są dostępne na stronie internetowej Europejskiej Agencji Leków http://www.ema.europa.eu.
Więcej informacji o leku Alunbrig